


Monographie de produit - Abevmy
1 INDICATIONS
Les indications ont été accordées en fonction de la similarité entre ABEVMY (bévacizumab pour injection) et AVASTIN, le médicament biologique de référence.
ABEVMY (bévacizumab) est indiqué pour le traitement du :
- cancer colorectal métastatique (CCRm)
ABEVMY est indiqué en association avec une chimiothérapie à base de fluoropyrimidine dans le traitement de première intention du carcinome métastatique du côlon ou du rectum.
Il faut tenir compte des lignes directrices actuelles sur le niveau de diligence à respecter dans le traitement du cancer colorectal.
Veuillez consulter la section 9 Interactions médicament-médicament pour obtenir plus de renseignements sur l’emploi d’ABEVMY en association avec l’irinotécan.
Pour plus d’information sur l’irinotécan, le 5-fluorouracile et la leucovorine, veuillez consulter les monographies respectives de ces produits, plus précisément la section 4 POSOLOGIE ET ADMINISTRATION pour des recommandations sur les ajustements posologiques.
- cancer du poumon non à petites cellules (CPNPC) localement avancé, métastatique ou récidivant
ABEVMY est indiqué en association avec une chimiothérapie par carboplatine/paclitaxel dans le traitement des patients atteints d’un cancer du poumon non-squameux et non à petites cellules avancé, métastatique ou récidivant, quand il s’agit d’un carcinome non résécable.
- Cancer épithélial de l’ovaire, cancer des trompes de Fallope, et cancer péritonéal primaire, récidivants et sensibles aux sels de platine
ABEVMY, en association avec la carboplatine et la gemcitabine, est indiqué dans le traitement des patientes présentant une première récidive du cancer épithélial de l’ovaire, du cancer des trompes de Fallope ou du cancer péritonéal primaire, sensibles aux sels de platine. Ces patientes ne doivent pas avoir reçu de traitement préalable ciblant le VEGF, y compris ABEVMY.
L’efficacité du bévacizumab dans le cancer épithélial de l’ovaire, le cancer des trompes de Fallope ou le cancer péritonéal primaire, en première récidive et sensibles aux sels de platine, est basée sur l’amélioration du taux de survie sans progression, notée chez des patientes ayant présenté une première récidive après 6 mois de chimiothérapie avec des sels de platine. Aucun avantage quant à la survie globale n’a été démontré avec le bévacizumab.
- cancer épithélial de l’ovaire, cancer des trompes de Fallope et cancer péritonéal primaire, récidivants et résistants aux sels de platine
ABEVMY, en association avec le paclitaxel, le topotécan ou la doxorubicine liposomale pégylée (DLP), est indiqué dans le traitement des patientes atteintes d’un cancer épithélial de l’ovaire, d’un
cancer des trompes de Fallope ou d’un cancer péritonéal primaire, récidivant et résistant aux sels de platine, qui n’avaient pas reçu plus de deux schémas de chimiothérapie. Ces patientes ne doivent pas avoir reçu de traitement préalable ciblant le VEGF, y compris ABEVMY. L’efficacité du bévacizumab dans le cancer épithélial de l’ovaire, le cancer des trompes de Fallope ou le cancer péritonéal primaire, récidivant et résistant aux sels de platine, est basée sur une étude menée chez des patientes dont la maladie avait progressé dans les six mois suivant le plus récent schéma de chimiothérapie avec des sels de platine comportant au moins quatre cycles complets de traitement par sels de platine. On a noté une amélioration significative sur le plan statistique de la survie sans progression. Aucun avantage quant à la survie globale n’a été démontré avec le bévacizumab.
- Gliome malin (grade IV de l’OMS) – glioblastome
ABEVMY, en association avec la lomustine, est indiqué dans le traitement des patients atteints d’un glioblastome, en cas de récidive ou de progression de la maladie après un traitement préalable.
L’efficacité du bévacizumab contre le glioblastome récidivant se justifie par l’amélioration de la survie sans progression, mais l’amélioration de la survie globale n’a pas été démontrée lors de l’étude EORTC 26101 (voir 14.4 ESSAIS CLINIQUES – MÉDICAMENT
BIOLOGIQUE DE RÉFÉRENCE pour de l’information à ce sujet).
1.1 Enfants
L’innocuité et l’efficacité d’ABEVMY chez les patients de moins de 18 ans n’ont pas été établies (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, 7.1.3 Enfants).
1.2 Personnes âgées
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, 7.1.4 Personnes âgées.
2 CONTRE-INDICATIONS
ABEVMY est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à tout produit à base de cellules ovariennes de hamster chinois ou à tout autre anticorps recombinant humain ou humanisé, ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
ABEVMY est contre-indiqué chez les patients présentant des métastases non traitées touchant le système nerveux central (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes Troubles oculaires
ABEVMY n’est pas conçu pour un emploi intravitréen, et un tel emploi n’est pas autorisé. Des manifestations indésirables locales et généralisées, liées à un emploi intravitréen non autorisé, ont été signalées après la commercialisation du produit (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Perforations gastro-intestinales
L’administration d’ABEVMY peut entraîner la survenue d’une perforation gastro-intestinale, quelquefois fatale. Des cas de perforation gastro-intestinale, parfois associée à un abcès intra- abdominal, sont survenus durant le traitement par le bévacizumab (c.-à-d. qu’ils n’étaient pas en corrélation avec la durée de l’exposition au médicament). La symptomatologie caractéristique signalée était une douleur abdominale associée à des symptômes tels que la constipation et des vomissements. La perforation gastro-intestinale devrait faire partie du diagnostic différentiel chez les patients sous ABEVMY qui se plaignent de douleur abdominale. L’incidence des cas de perforation gastro-intestinale, parfois mortelle, chez les patients traités par le bévacizumab est de 0,3 à 3,2 %. Des perforations gastro-intestinales (y compris fistules et abcès gastro-intestinaux) ont été signalées chez au plus 2,7 % des patients atteints d’un cancer colorectal métastatique, 0,6 % des patientes atteintes d’un cancer de l’ovaire sensible aux sels de platine, et 1,7 % des patientes atteintes d’un cancer de l’ovaire résistant aux sels de platine dans les études. L’incidence des cas de perforation gastro-intestinale chez les patients traités par l’irinotécan en association avec le 5-fluorouracile et la leucovorine en bolus, conjointement avec le bévacizumab, était de 2 %. Le traitement par ABEVMY doit être arrêté de façon permanente chez les patients présentant une perforation gastro-intestinale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif et 8 EFFETS INDÉSIRABLES,
Troubles gastro-intestinaux).
Complications de la cicatrisation des plaies
L’administration d’ABEVMY peut provoquer une déhiscence de plaie, quelquefois fatale. Le traitement par ABEVMY doit être arrêté de façon permanente chez les patients présentant une déhiscence de plaie nécessitant une intervention médicale. Il faut interrompre le traitement par ABEVMY au moins 28 jours avant toute chirurgie non urgente. Après une chirurgie majeure, il faut attendre au moins 28 jours ou la guérison complète de la plaie avant d’instaurer un traitement par ABEVMY (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires, Cicatrisation des plaies).
Hémorragie
Des hémorragies sévères ou mortelles – y compris hémoptysie, hémorragie gastro-intestinale, hémorragie du système nerveux central, épistaxis et hémorragie vaginale – ont été cinq fois plus fréquentes chez les patients recevant le bévacizumab. Il ne faut donc pas administrer ABEVMY en présence d’hémorragie grave ou d’hémoptysie récente (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Il est recommandé de poursuivre le traitement par ABEVMY jusqu’à la progression de la maladie sous-jacente.
Aucune réduction de la dose n’est recommandée. Il faut interrompre le traitement par ABEVMY dans les cas suivants :
- perforations gastro-intestinales (perforations gastro-intestinales, formation de fistules dans le tube digestif, abcès intra-abdominal);
- fistule interne se formant ailleurs que dans le tube digestif, fistule œso-trachéale ou toute fistule de grade 4;
- déhiscence de plaie et complications liées à une cicatrisation de plaie nécessitant une intervention médicale;
- fasciite nécrosante;
- hémorragie grave ou hémoptysie récente;
- manifestations thromboemboliques sévères d’origine artérielle;
- thromboembolie veineuse menaçant le pronostic vital (de grade 4), y compris une embolie pulmonaire;
- hypertension sévère non maîtrisée par des médicaments;
- crise hypertensive ou encéphalopathie hypertensive;
- syndrome d’encéphalopathie postérieure réversible (SEPR);
- syndrome néphrotique.
Il faut interrompre temporairement le traitement par ABEVMY:
- pendant au moins quatre semaines avant toute chirurgie non urgente;
- en présence d’une protéinurie modérée ou sévère dans l’attente d’une évaluation plus poussée;
- en présence de réactions sévères pendant la perfusion.
4.2 Posologie recommandée et ajustement posologique
Santé Canada n’a pas autorisé d’indication d’ABEVMY chez les enfants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
Cancer colorectal métastatique (CCRm)
La dose recommandée d’ABEVMY est de 5 mg/kg de poids corporel, administrée une fois tous les 14 jours en perfusion intraveineuse (i.v.).
Cancer du poumon non à petites cellules (CPNPC) localement avancé, métastatique ou récidivant
La dose recommandée d’ABEVMY en association avec une chimiothérapie par carboplatine/paclitaxel est de 15 mg/kg de poids corporel, administrée une fois toutes les 3 semaines en perfusion i.v.
Dans les essais cliniques, on a administré jusqu’à six cycles de traitement où le bévacizumab était associé à une chimiothérapie par carboplatine/paclitaxel, après quoi le bévacizumab a été administré en monothérapie jusqu’à la progression de la maladie.
Cancer épithélial de l’ovaire, cancer des trompes de Fallope et cancer péritonéal primaire, récidivants et sensibles aux sels de platine
La dose de ABEVMY recommandée est de 15 mg/kg de poids corporel, administrée une fois toutes les 3 semaines en perfusion i. v.
ABEVMY est administré en association avec le carboplatine et la gemcitabine pendant une période de 6 cycles (pouvant aller jusqu’à 10 cycles), après quoi ABEVMY est administré en monothérapie jusqu’à la progression de la maladie.
Cancer épithélial de l’ovaire, cancer des trompes de Fallope et cancer primaire du péritoine récidivants et résistants aux sels de platine
La dose recommandée d’ABEVMY est de 10 mg/kg de poids corporel, administrée une fois toutes les 2 semaines en perfusion i.v. en association avec l’un des agents suivants : paclitaxel, topotécan (administration hebdomadaire) ou doxorubicine liposomale pégylée (DLP) (voir 14.4 ESSAIS CLINIQUES – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE, Étude MO22224 [AURELIA] pour connaître les schémas de chimiothérapie).
Par ailleurs, la dose recommandée d’ABEVMY est de 15 mg/kg de poids corporel, administrée une fois aux 3 semaines lorsqu’il est administré en association avec le topotécan, lui-même administré les jours 1 à 5, aux 3 semaines (voir 14.4 ESSAIS CLINIQUES – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE, Étude MO22224 [AURELIA] pour connaître les schémas de chimiothérapie).
Gliome malin (grade IV de l’OMS) – glioblastome
La dose recommandée d’ABEVMY est de 10 mg/kg de poids corporel, administrée une fois toutes les 2 semaines en perfusion i.v. en association avec la lomustine toutes les 6 semaines jusqu’à la progression de la maladie. Une dose par voie orale de 90 mg/m2 (dose maximale : 160 mg) de lomustine est recommandée pour le premier cycle; en l’absence de toxicité hématologique de grade > 1 pendant le premier cycle, la dose peut être augmentée à 110 mg/m2 (dose maximale : 200 mg) à partir du deuxième cycle (voir aussi 14.4 ESSAIS CLINIQUES – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE).
4.3 Reconstitution
ABEVMY doit être préparé par un professionnel de la santé, en se conformant à des mesures d’asepsie. Prélever la quantité nécessaire d’ABEVMY et diluer dans une solution de chlorure de sodium à 0,9 % jusqu’à l’obtention du volume requis pour l’administration. La concentration de la solution finale de bévacizumab devrait se situer entre 1,4 et 16,5 mg/mL.
Jeter toute quantité non utilisée restant dans la fiole, car le produit ne contient aucun agent de conservation. Il faut inspecter visuellement les médicaments à usage parentéral avant l’administration afin de déceler la présence de particules ou un changement de couleur.
ABEVMY n’est pas conçu pour un emploi intravitréen (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
4.4 Administration
Ne pas administrer par voie i.v. rapide ou en bolus.
La première dose d’ABEVMY doit être administrée en 90 minutes en perfusion i.v. Si la première perfusion est bien tolérée, la deuxième perfusion peut être administrée en 60 minutes. Si la perfusion de 60 minutes est bien tolérée, toutes les perfusions subséquentes peuvent être administrées en 30 minutes.
En cas de surdosage soupçonné, communiquer avec le centre antipoison de la région. LES PERFUSIONS D’ABEVMY NE DOIVENT PAS ÊTRE ADMINISTRÉES NI MÉLANGÉES AVEC DES SOLUTIONS DE DEXTROSE OU DE GLUCOSE. On a observé que le bévacizumab avait un profil de dégradation dépendant de la concentration lorsqu’il était dilué avec des solutions de dextrose (5 %).
On n’a observé aucune incompatibilité entre ABEVMY et les sacs en polychlorure de vinyle, en polyoléfine ou en copolymère d’acétate de vinyle-éthylène.
4.5 Dose oubliée
En cas d’oubli d’une dose d’ABEVMY, le médecin décidera du moment où le patient devra recevoir la dose suivante.
5 SURDOSAGE
En plus des effets indésirables possibles, la dose la plus élevée de bévacizumab testée chez les humains (doses intraveineuses multiples de 20 mg/kg de poids corporel) a été associée à des migraines sévères chez plusieurs patients.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 1. Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Formes pharmaceutiques / teneurs/composition | Ingrédients non médicinaux |
| Intraveineuse | 100 mg (solution pour injection à 25 mg/mL) 400 mg (solution pour injection à 25 mg/mL) | Dihydrogénophosphate de sodium dihydraté, phosphate disodique anhydre, α, dihydrate de tréhalose - α, polysorbate 20, hydroxyde de sodium, acide orthophosphorique, eau pour injection |
Conditionnement :
ABEVMY est offert en fioles de verre transparent à usage unique, avec bouchon de butylcaoutchouc et sans agent de conservation, contenant du bévacizumab à 25 mg/mL, soit 100 mg dilués dans 4 mL, ou 400 mg dilués dans 16 mL. Ingrédients non médicinaux : dihydrogénophosphate de sodium dihydraté, phosphate disodique anhydre, α, dihydrate de tréhalose - α, polysorbate 20, hydroxyde de sodium, acide orthophosphorique, eau pour injection. Emballages contenant 1 fiole.
Le bouchon de la fiole n’est pas fabriqué avec du caoutchouc naturel (latex).
Description
ABEVMY (bévacizumab) est un anticorps monoclonal humanisé recombinant qui se lie sélectivement au facteur de croissance de l’endothélium vasculaire (VEGF) humain et en neutralise l’activité biologique.
7 MISES EN GARDE ET PRÉCAUTIONS
Consulter 3 L’ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES au début de la Partie I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ.
Généralités
Aucune étude n’a été menée sur l’effet du médicament sur la capacité à conduire ou à faire fonctionner une machine.
Tous les patients qui arrêtent le traitement par ABEVMY doivent faire l’objet d’une surveillance conforme à la pratique médicale.
Pour améliorer la traçabilité des produits médicinaux biologiques, il faut indiquer clairement dans le dossier du patient le nom commercial et le numéro de lot du produit administré.
Emploi intravitréen non autorisé : troubles oculaires
Des cas individuels et des regroupements de manifestations indésirables oculaires graves concernant de nombreux patients ont été signalés après l’emploi intravitréen non autorisé du bévacizumab par suite du recours à des méthodes variables et non validées de mélange, d’entreposage et de manipulation du bévacizumab dans des situations où l’emploi du produit par voie intraveineuse avait été autorisé chez des patients cancéreux. Ces manifestations comprenaient les suivantes : endophtalmie infectieuse (entraînant dans certains cas une cécité permanente; une propagation extraoculaire de l’infection amenant une méningoencéphalite a été signalée dans un cas), inflammation intraoculaire1 (dont endophtalmie stérile, uvéite et hyalite) (entraînant dans certains cas une cécité permanente), décollement de la rétine, rupture de l’épithélium pigmentaire rétinien, augmentation de la pression intraoculaire, hémorragie intraoculaire (dont hémorragie vitréenne ou hémorragie rétinienne) et hémorragie conjonctivale.
Dans une étude d’observation menée à partir d’une base de données sur des réclamations2, comparant un emploi intravitréen non autorisé du bévacizumab à un traitement autorisé chez des patients traités pour une dégénérescence maculaire humide liée à l’âge, on a signalé un risque accru d’inflammation intraoculaire avec le bévacizumab (rapport des risques instantanés [RRI] ajusté : 1,82; intervalle de confiance [IC] à 99 % : 1,20-2,76) (incidence : 0,46 manifestation pour 100 patients par année; comparateur : 0,26 manifestation pour 100 patients par année), ainsi qu’un risque accru d’intervention chirurgicale pour corriger une cataracte (RRI ajusté : 1,11; IC à 99 % : 1,01-1,23) (incidence : 6,33 manifestations pour 100 patients par année; comparateur : 5,64 manifestations pour 100 patients par année).
1 Gower, et al. Adverse Event Rates Following Intravitreal Injection of AVASTIN or LUCENTIS for Treating Age- Related Macular Degeneration. ARVO 2011, affiche 6644, données internes.
2 lbid
Emploi intravitréen non autorisé : réactions généralisées
Dans une étude d’observation menée à partir d’une base de données sur des réclamations3 comparant un emploi intravitréen non autorisé du bévacizumab à un traitement autorisé chez des patients traités pour une dégénérescence maculaire humide liée à l’âge, on a signalé un risque accru d’accident vasculaire cérébral (AVC) hémorragique avec le bévacizumab (rapport des risques instantanés [RRI] ajusté : 1,57; intervalle de confiance [IC] à 99 % : 1,04-2,37) (incidence : 0,41 manifestation pour 100 patients par année; comparateur : 0,26 manifestation pour 100 patients par année), ainsi qu’un risque accru de mortalité globale (RRI ajusté : 1,11; IC à 99 % : 1,01-1,23) (incidence : 6,03 manifestations pour 100 patients par année; comparateur : 5,51 manifestations pour 100 patients par année). Une seconde étude d’observation a donné des résultats similaires pour la mortalité toutes causes confondues4. Dans un essai clinique à répartition aléatoire comparant le bévacizumab dans cet emploi non autorisé à un traitement autorisé chez des patients atteints d’une dégénérescence maculaire humide liée à l’âge5, on a signalé un risque accru de manifestations indésirables généralisées graves avec le bévacizumab, dont la plupart ont entraîné une hospitalisation (rapport de risques [RR] ajusté : 1,29; IC à 95 % : 1,01-1,66) (incidence : 24,1 %; comparateur : 19,0 %). Les manifestations indésirables généralisées graves les plus fréquentes et signalées directement au commanditaire incluaient infarctus du myocarde, AVC et hypertension.
Effets indésirables particuliers
Appareil cardiovasculaire
Hypertension
On a observé une augmentation de l’incidence de l’hypertension chez les patients traités par le bévacizumab. Les données sur l’innocuité clinique, tirées d’une seule étude de phase III, portent à croire que le risque d’hypertension pourrait être plus élevé chez les patientes atteintes d’un cancer de l’ovaire récidivant et sensible aux sels de platine, traitées par le bévacizumab (voir 8 EFFETS INDÉSIRABLES).
Les données d’innocuité clinique portent à croire que l’incidence de l’hypertension pourrait être liée à la dose. Toute hypertension préexistante doit être adéquatement maîtrisée avant l’instauration du traitement par ABEVMY. On ne possède aucune information sur l’effet du bévacizumab chez les patients présentant une hypertension non maîtrisée lors de l’instauration du traitement par le bévacizumab. Il faut surveiller fréquemment (p. ex., toutes les deux à trois semaines) la tension artérielle pendant le traitement par ABEVMY de façon à déceler les complications potentiellement graves du traitement, notamment une encéphalopathie hypertensive et un syndrome d’encéphalopathie postérieure réversible (SEPR) (voir Système nerveux et 8 EFFETS INDÉSIRABLES).
3 Ibid
4 Curtis LH, et al. Risks of mortality, myocardial infarction, bleeding, and stroke associated with therapies for age- related macular degeneration. Arch Ophthalmol. 2010;128(10):1273-1279
5 Comparison of Age-Related Macular Degeneration Treatment Trials (CATT) Research Group, Ranibizumab and Bevacizumab for Neovascular Age-Related Macular Degeneration. 10.1056/NEJMoa1102673
Dans la plupart des cas, l’hypertension était bien maîtrisée par un traitement antihypertenseur standard convenant à la situation de chaque patient. L’emploi de diurétiques est déconseillé pour traiter l’hypertension chez les patients sous chimiothérapie à base de cisplatine. Le traitement par ABEVMY doit être arrêté de façon permanente en présence d’une hypertension marquée sur le plan médical que l’on ne peut pas maîtriser adéquatement par un traitement antihypertenseur, ou si le patient présente une crise hypertensive ou une encéphalopathie hypertensive (voir 8 EFFETS INDÉSIRABLES).
Thromboembolie (voir 8 EFFETS INDÉSIRABLES)
Thromboembolie artérielle
Au cours des essais cliniques, l’incidence des manifestations thromboemboliques artérielles, y compris les accidents vasculaires cérébraux, les accidents ischémiques transitoires et les infarctus du myocarde, était plus élevée chez les patients traités par le bévacizumab en association avec une chimiothérapie que chez les patients recevant uniquement la chimiothérapie.
Il faut arrêter le traitement par ABEVMY de façon permanente en cas de manifestation thromboembolique artérielle.
Les patients qui sont traités par le bévacizumab en association avec une chimiothérapie et qui ont des antécédents de thromboembolie artérielle ou de diabète ou qui sont âgés de plus de 65 ans courent un risque accru de manifestations thromboemboliques artérielles pendant le traitement par le bévacizumab. Il y a donc lieu d’être prudent lorsqu’on administre ABEVMY à ces patients (voir 8 EFFETS INDÉSIRABLES). Des examens cliniques réguliers, et des examens radiologiques additionnels au besoin, doivent être effectués afin de déceler tout signe de thromboembolie artérielle. En cas de thromboembolie artérielle confirmée, prendre les mesures qui conviennent, y compris l’arrêt définitif du traitement par le bévacizumab.
Thromboembolie veineuse
Les patients peuvent être exposés à un risque de manifestations thromboemboliques veineuses, y compris une embolie pulmonaire, pendant un traitement par ABEVMY.
Dans un essai clinique, des patientes atteintes d’un cancer du col de l’utérus persistant, récidivant ou métastatique à qui on avait administré du bévacizumab ont présenté un risque accru de manifestations thromboemboliques veineuses (voir 8 EFFETS INDÉSIRABLES, Thromboembolie veineuse). L’emploi d’ABEVMY n’est pas autorisé dans le traitement du cancer du col de l’utérus.
Il faut mettre fin au traitement par ABEVMY chez les patients présentant une manifestation thromboembolique veineuse menaçant le pronostic vital (de grade 4), y compris une embolie pulmonaire. Il faut surveiller de près l’état des patients atteints d’une thromboembolie veineuse de grade 3 ou moins, conformément aux lignes directrices locales, et prendre les mesures qui s’imposent pour traiter la thromboembolie veineuse, y compris l’arrêt du traitement par ABEVMY si leur état se détériore.
Insuffisance cardiaque congestive (ICC)/cardiomyopathie
Des réactions cadrant avec une ICC ont été signalées dans des essais cliniques. Les observations variaient entre une baisse asymptomatique de la fraction d’éjection du ventricule gauche et une ICC symptomatique nécessitant un traitement ou l’hospitalisation.
Il faut faire preuve de prudence lorsqu’on administre ABEVMY à des patients atteints d’une maladie cardiovasculaire d’importance clinique, comme une coronaropathie ou une ICC. Des cas d’ICC ont été observés pour toutes les indications liées au cancer. La plupart des patients présentant une ICC étaient atteints d’un cancer du sein métastatique et avaient reçu auparavant un traitement par des anthracyclines, une radiothérapie antérieure de la paroi thoracique gauche ou présentaient d’autres facteurs de risque d’ICC (voir 8 EFFETS INDÉSIRABLES). L’emploi d’ABEVMY n’est pas autorisé pour le traitement du cancer du sein métastatique. Les signes et symptômes d’ICC incluent des symptômes non spécifiques comme la fatigue, une sensation de faiblesse et des pertes de connaissance et, selon le côté du cœur qui est atteint, une douleur abdominale, des nausées, une orthopnée, un œdème pulmonaire et/ou périphérique, de l’essoufflement, des palpitations et/ou des battements cardiaques irréguliers.
Si une insuffisance cardiaque symptomatique apparaît durant le traitement par ABEVMY, elle doit être traitée au moyen des traitements standard appropriés. Il faut envisager sérieusement de mettre fin au traitement par ABEVMY chez les patients qui présentent une ICC d’importance clinique, en pesant bien les risques et les avantages d’une telle décision.
Conduite de véhicules et utilisation de machines
Il faut faire preuve de prudence lors de la conduite d’un véhicule motorisé ou de l’utilisation de machines potentiellement dangereuses.
Appareil digestif (voir 8 EFFETS INDÉSIRABLES)
Perforations et fistules gastro-intestinales
Les patients peuvent présenter un risque accru de perforation gastro-intestinale et de fistules lors du traitement par ABEVMY en association avec une chimiothérapie (voir 8 EFFETS INDÉSIRABLES). L’emploi du bévacizumab a été associé à des cas graves, parfois mortels, de perforation et de fistules gastro-intestinales dans les essais cliniques (voir 8 EFFETS INDÉSIRABLES). Dans les essais cliniques sur le bévacizumab, des fistules gastro-intestinales ont été signalées à une incidence ne dépassant pas 2 % chez des patients atteints d’un cancer colorectal métastatique (CCRm) et d’un cancer de l’ovaire, mais ont aussi été signalées à une incidence moindre chez des patients atteints d’autres types de cancers (p. ex., cancer du sein, du poumon ou autre). Le tableau clinique habituel peut inclure douleur abdominale, nausées, vomissements, constipation et fièvre. La majorité des cas sont survenus au cours des 50 premiers jours suivant le début du traitement par le bévacizumab.
Dans un essai clinique, des patientes atteintes d’un cancer du col de l’utérus persistant, récidivant ou métastatique à qui on avait administré le bévacizumab ont présenté un risque accru de fistule entre le vagin et une partie quelconque du tube digestif (fistule entéro-vaginale) (voir 8 EFFETS INDÉSIRABLES, Perforations et fistules gastro-intestinales). Des antécédents de radiothérapie constituent un autre facteur de risque important de formation de fistules entéro-vaginales. L’emploi d’ABEVMY n’est pas autorisé dans le traitement du cancer du col de l’utérus.
Il faut arrêter le traitement par ABEVMY de façon permanente en cas de perforation gastro- intestinale. Les patients peuvent présenter un risque accru de perforation de la vésicule biliaire lors du traitement par ABEVMY (voir 8 EFFETS INDÉSIRABLES).
Fistules non gastro-intestinales (voir 8 EFFETS INDÉSIRABLES)
Les patients traités par ABEVMY peuvent courir un risque accru de fistule. L’emploi du bévacizumab a été associé à des cas graves de fistule, y compris des cas ayant entraîné la mort.
Il faut arrêter le traitement par ABEVMY de façon permanente chez les patients qui présentent toute fistule de grade 4. Nous ne disposons que de très peu d’information sur l’emploi continu du bévacizumab chez des patients atteints d’autres types de fistules. En cas de fistule interne située à l’extérieur du système digestif, il faut mettre fin au traitement par ABEVMY.
Des fistules non gastro-intestinales graves et parfois mortelles, par exemple des fistules œso- trachéales, bronchopleurales, biliaires, vaginales, rénales et vésicales, ont été observées à une incidence plus élevée chez les patients traités par le bévacizumab que dans les groupes témoins. Des perforations non gastro-intestinales, quoique rares (entre ≥ 0,1 % et < 1 %), ont été observées dans des études cliniques portant sur diverses indications; ces perforations sont survenues à différents moments, allant d’une semaine à plus d’un an après le début du traitement par le bévacizumab, la plupart d’entre elles étant survenues dans les 6 premiers mois après le début du traitement. On a également signalé des fistules lors de l’utilisation du produit après sa commercialisation. Même si l’on sait que d’autres facteurs de risque (p. ex., un diagnostic de cancer, l’évolution du cancer ou des traitements antinéoplasiques) sont associés à un risque accru de fistule, on ne peut exclure la possibilité que le bévacizumab contribue à l’augmentation de ce risque.
Fistule œso-trachéale
Des cas de fistule œso-trachéale ont été signalés lors d’études sur l’emploi du bévacizumab en association avec une chimiothérapie administrée seule ou avec une chimiothérapie et une radiothérapie concomitantes chez des patients atteints d’un cancer du poumon ou de l’œsophage. Jusqu’à présent, on n’a signalé aucune fistule œso-trachéale chez des patients atteints d’un CCRm, mais on ne peut exclure la possibilité que les fistules figurent parmi les effets indésirables rares associés à l’emploi du bévacizumab dans des indications autres que le cancer du poumon ou de l’œsophage.
Il faut mettre fin de façon permanente au traitement par ABEVMY chez les patients atteints de fistule œso-trachéales.
Appareil génito-urinaire
Insuffisance ovarienne
ABEVMY peut entraîner une insuffisance ovarienne. Il faut discuter des stratégies de préservation de la fertilité et des changements hormonaux avec les femmes capables de procréer avant l’instauration du traitement par ABEVMY (voir Populations particulières, Femmes enceintes et 8 EFFETS INDÉSIRABLES). On ne connaît pas les effets à long terme du traitement par ABEVMY sur la fertilité.
Protéinurie
Les patients ayant des antécédents d’hypertension courent un risque accru de protéinurie lors du traitement par ABEVMY. Certaines données portent à croire qu’une protéinurie de grade ≥1 pourrait être liée à la dose du bévacizumab. Il faut surveiller l’apparition ou l’aggravation d’une protéinurie au moyen d’un examen des urines par bandelette réactive et procéder à une série d’analyses des urines au cours du traitement par ABEVMY. Les patients qui obtiennent un résultat de 2 ou plus à un examen des urines par bandelette réactive doivent subir des analyses plus poussées avec collecte des urines sur 24 heures.
Il faut interrompre temporairement le traitement par ABEVMY en présence d’une protéinurie ≥ 2 g/24 heures, et le reprendre lorsque la protéinurie est redevenue inférieure à 2 g/24 heures. Un arrêt définitif du traitement par ABEVMY s’impose chez les patients qui présentent une protéinurie de grade 4 (syndrome néphrotique) (voir 8 EFFETS INDÉSIRABLES). Il se peut que la protéinurie ne disparaisse pas complètement après l’arrêt du traitement par ABEVMY.
Des données tirées d’une étude sur l’innocuité menée après la commercialisation du produit ont montré une très faible corrélation entre le rapport protéine-créatinine urinaire et le taux de protéines dans l’urine sur 24 heures (corrélation de Pearson de 0,39 [IC à 95 % : 0,17-0,57]).
Dans les essais cliniques, les cas de protéinurie étaient très fréquents, et leur incidence était plus élevée chez les patients recevant le bévacizumab en association avec une chimiothérapie, que chez ceux recevant une chimiothérapie seulement. Les données d’innocuité clinique tirées d’un seul essai de phase III portent à croire que le risque de protéinurie pourrait être supérieur chez les patientes atteintes de cancer de l’ovaire récidivant et sensible aux sels de platine, traitées par le bévacizumab (voir 8 EFFETS INDÉSIRABLES). Des cas de protéinurie (peu importe le grade) ont été rapportés chez 21,5 % (53/247) des patientes du groupe le bévacizumab contre 4,3 % (10/233) des patientes du groupe sous chimiothérapie. Une protéinurie de grade ≥ 3 a été observée chez 10,9 % (27/247) des patientes traitées par le bévacizumab contre 0,9 % (2/233) des patientes traitées uniquement par chimiothérapie. L’incidence de protéinurie de grade 3 était élevée chez les patients traités par le bévacizumab. Une protéinurie de grade 4 (syndrome néphrotique) a été observée chez tout au plus 1,4 % des patients traités par le bévacizumab et a entraîné le décès dans quelques cas. .Dans une série de cas publiés, les résultats d’une biopsie rénale de six patients atteints de protéinurie démontraient une microangiopathie thrombotique.
Les données sur l’innocuité du traitement par le bévacizumab sont limitées dans le cas des patients présentant une protéinurie ≥ 0,5 g lors de la collecte des urines sur 24 heures, car ces patients étaient exclus des études cliniques.
Système hématopoïétique/Sang
Hémorragie (voir 8 EFFETS INDÉSIRABLES)
Les patients traités par ABEVMY ont un risque accru d’hémorragie, plus particulièrement d’hémorragie associée à la tumeur. ABEVMY peut entraîner un saignement gastro-intestinal, une hématémèse, une hémorragie touchant le système nerveux central (SNC), une hémoptysie, une épistaxis ou des saignements vaginaux. Il faut surveiller l’apparition de saignements. Arrêter le traitement par ABEVMY de façon permanente chez les patients présentant une hémorragie de grade 3 ou 4 (c’est-à-dire, une hémorragie nécessitant une intervention médicale) au cours du traitement et prendre des mesures médicales énergiques. L’évaluation courante de ce type de réaction devrait inclure des hémogrammes en série et un examen physique.
On ne possède aucune information sur la marge d’innocuité du bévacizumab chez les patients atteints d’une diathèse hémorragique congénitale ou d’une coagulopathie acquise ou encore chez les patients ayant reçu une dose complète d’anticoagulants pour le traitement d’une thromboembolie avant l’instauration du traitement par le bévacizumab, puisque ces patients étaient exclus des essais cliniques. Par conséquent, il faut faire preuve de prudence avant d’instaurer un traitement par ABEVMY chez ces patients. Toutefois, les patients ayant présenté une thrombose veineuse pendant le traitement par le bévacizumab n’ont pas semblé avoir un taux accru d’hémorragies de grade 3 ou plus lorsqu’on leur a administré une dose complète de warfarine en concomitance avec le bévacizumab.
Hémorragie du SNC
Des hémorragies du SNC, parfois mortelles, ont été observées avec l’emploi du bévacizumab. Dans une étude de phase III menée chez des patientes atteintes de cancer de l’ovaire, récidivant et sensible aux sels de platine, une patiente traitée par le bévacizumab a présenté un AVC hémorragique de grade 4 et une patiente, une hémorragie intracrânienne de grade 5 Il faut surveiller les patients afin de détecter tout signe ou symptôme de saignement du SNC. En cas de saignement intracrânien, il y a lieu d’arrêter l’administration d’ABEVMY.
Le risque d’hémorragie du SNC chez les patients présentant des métastases au SNC qui sont traités par le bévacizumab n’a pas pu être complètement évalué puisque ces patients étaient exclus des essais cliniques (voir 2 CONTRE-INDICATIONS).
La récidive du glioblastome peut s’accompagner d’une hémorragie intracrânienne. Lors de l’étude EORTC 26101, 2,5 % des patients du groupe bévacizumab-lomustine comparativement à 0,7 % des patients du groupe lomustine ont présenté une hémorragie intracrânienne.
Hémorragie non liée au SNC
Dans l’étude AVF4095g sur le cancer de l’ovaire, récidivant et sensible aux sels de platine, 6 patientes sur 247 (2,4 %) ont présenté des événements hémorragiques graves ne concernant pas le SNC.
Hémorragie pulmonaire/Hémoptysie
Les patients atteints d’un cancer du poumon non à petites cellules qui reçoivent un traitement par ABEVMY peuvent courir le risque de présenter une hémorragie pulmonaire ou une hémoptysie grave, voire mortelle. L’administration d’ABEVMY est déconseillée chez les patients ayant eu récemment une hémorragie pulmonaire ou une hémoptysie (> ½ cuillerée à thé de sang rouge) (voir 8 EFFETS INDÉSIRABLES, Hémorragie).
Neutropénie et infections (voir 8 EFFETS INDÉSIRABLES)
Des taux accrus de neutropénie sévère, de neutropénie fébrile ou d’infection accompagnée ou non d’une neutropénie sévère (y compris des cas de décès) ont été observés chez des patients traités par certains schémas chimiothérapeutiques myélotoxiques en association avec le bévacizumab, comparativement à la chimiothérapie administrée seule. Il faut surveiller de près les patients pour déceler tout signe de neutropénie fébrile et effectuer une numération leucocytaire conformément aux normes locales en matière de soins oncologiques. Le traitement de toute neutropénie ou neutropénie fébrile doit respecter les normes établies en matière de soins oncologiques.
Thrombopénie (voir 8 EFFETS INDÉSIRABLES)
L’incidence de la thrombopénie était plus élevée chez les patients traités par le bévacizumab en association avec une chimiothérapie (p. ex., cisplatine et gemcitabine) que chez les patients recevant uniquement la chimiothérapie. Une incidence accrue de thrombopénie (peu importe le grade) a été signalée chez les patientes traitées par le bévacizumab (57,9 %; 143/247) comparativement aux patientes recevant uniquement une chimiothérapie (51,5 %; 199/233) dans l’essai sur le cancer de l’ovaire sensible aux sels de platine. Une thrombopénie de grade ≥ 3 a été observée chez 40,1 % (99/247) des patientes traitées par le bévacizumab et chez 33,9 % (79/233) des patientes traitées uniquement par chimiothérapie. L’incidence de thrombopénie de grade 3 était élevée chez les patients traités par le bévacizumab. Les sujets de plus de 65 ans semblaient présenter un risque accru de thrombopénie de grade 3 ou plus, comparativement aux patients moins âgés. Chez les patientes atteintes d’un cancer de l’ovaire sensible aux sels de platine, un pourcentage plus élevé de patientes traitées par le bévacizumab ont présenté une thrombopénie accompagnée ou suivie d’un événement hémorragique, comparativement aux patientes traitées par chimiothérapie seule (voir 8 EFFETS INDÉSIRABLES).
Réactions d’hypersensibilité, réactions à la perfusion
Les patients pourraient courir un risque de réactions à la perfusion ou de réactions d’hypersensibilité. Il est conseillé de surveiller étroitement les patients pendant et après l’administration d’ABEVMY, comme c’est le cas avec toute perfusion d’un produit thérapeutique à base d’anticorps monoclonaux humanisés. En cas de réaction, il faut interrompre la perfusion et instaurer les traitements médicaux qui s’imposent. L’administration systématique d’une prémédication propre à ABEVMY n’est généralement pas nécessaire; la décision d’y recourir doit reposer sur le jugement clinique.
Les réactions liées à la perfusion signalées dans les essais cliniques et après le lancement du produit incluent : hypertension, crises hypertensives accompagnées de signes et symptômes neurologiques, respiration sifflante, désaturation en oxygène, hypersensibilité de grade 3, douleur thoracique, céphalées, frisson solennel et diaphorèse.
Système nerveux
Syndrome d’encéphalopathie postérieure réversible (SEPR) (auparavant appelé syndrome de leucoencéphalopathie postérieure réversible [SLPR])
On a signalé, quoique rarement, des cas de patients traités par le bévacizumab qui ont présenté des signes et symptômes évocateurs d’un SEPR, une affection neurologique rare qui peut être associée, notamment, aux signes et symptômes suivants : crises épileptiques, céphalées, altération de l’état mental, troubles visuels ou cécité corticale, avec ou sans hypertension associée. Trois cas (deux cas confirmés et un cas non confirmé) de SEPR ont été signalés dans l’étude AVF4095g sur le cancer de l’ovaire récidivant et sensible aux sels de platine (voir Système nerveux et 8 EFFETS INDÉSIRABLES). Le taux d’incidence des cas de SEPR a été d’au plus 0,8 % dans les études cliniques. La fréquence des cas de SEPR s’est établie à 0,5 % dans les études sur le cancer du col de l’utérus, à 0,5 % dans les études sur le glioblastome multiforme, à 0,1 % dans les études sur le cancer du poumon non à petites cellules, à 0,2 % dans les études sur le cancer de l’ovaire et à 0,3 % dans les études sur le cancer du rein. Aucun cas de SEPR n’a été signalé dans les essais sur le carcinome colorectal métastatique et le cancer du sein.
Les symptômes du SEPR peuvent être difficiles à différencier de ceux de l’hypertension non maîtrisée, et il y a donc lieu d’effectuer un examen neurologique si un patient présente les signes et symptômes énumérés plus haut. L’imagerie cérébrale, en particulier l’imagerie par résonance magnétique (IRM), confirme le diagnostic de SEPR. L’apparition des symptômes a été signalée entre 16 heures et 1 an après l’instauration du traitement par le bévacizumab. Il faut mettre fin au traitement par ABEVMY chez les patients qui présentent un tel syndrome et traiter les symptômes spécifiques de chaque patient, y compris maîtriser l’hypertension. Les signes et symptômes de SEPR disparaissent généralement en quelques jours, mais il peut rester des séquelles neurologiques. L’innocuité de la reprise du traitement par ABEVMY chez les patients qui ont présenté un SEPR est inconnue (voir 8 EFFETS INDÉSIRABLES).
Ostéonécrose de la mâchoire (ONM)
Des cas d’ONM ont été signalés chez des patients atteints de cancer et traités par le bévacizumab; la plupart de ces patients avaient reçu un traitement i.v. antérieur ou concomitant par des bisphosphonates, avec lesquels l’ONM est un risque connu. La prudence s’impose lorsqu’il faut administrer ABEVMY et des bisphosphonates par voie i.v. de façon simultanée ou séquentielle.
Les interventions dentaires invasives sont aussi considérées comme un facteur de risque. Il faut envisager de procéder à un examen dentaire et de prodiguer les soins dentaires préventifs qui s’imposent avant de commencer un traitement par ABEVMY. Chez les patients qui ont déjà reçu ou qui reçoivent des bisphosphonates par voie i.v., il faut éviter de procéder à des interventions dentaires invasives, dans la mesure du possible. Parmi les autres facteurs de risque connus d’ONM, citons d’autres traitements comme la radiothérapie et la prise de glucocorticostéroïdes.
Considérations périopératoires
Cicatrisation des plaies
ABEVMY peut nuire au processus de cicatrisation. On a signalé des cas de complications graves de la cicatrisation des plaies ayant mené au décès du patient. Dans l’étude AVF4095g sur le cancer de l’ovaire récidivant et sensible aux sels de platine, un cas (0,4 %) non mortel de déhiscence de plaie a été signalé chez une patiente traitée par le bévacizumab, et aucun cas de complication grave liée à la cicatrisation de plaies n’a été signalé chez les patientes traitées par la chimiothérapie seule.
Après une chirurgie majeure, il faut attendre au moins 28 jours ou la guérison complète de la plaie chirurgicale avant d’instaurer un traitement par ABEVMY. Chez les patients qui présentent une complication de la cicatrisation au cours du traitement par ABEVMY, il faut interrompre le traitement jusqu’à ce que la plaie soit complètement guérie. L’administration de ABEVMY doit être interrompue temporairement en cas de chirurgie élective (voir 8 EFFETS INDÉSIRABLES).
De rares cas de fasciite nécrosante, y compris des cas mortels, ont été signalés chez des patients traités par le bévacizumab, habituellement à la suite d’une complication de la cicatrisation, d’une perforation gastro-intestinale ou de la formation d’une fistule. Il faut cesser l’administration d’ABEVMY et amorcer un traitement approprié sans tarder chez les patients qui présentent une fasciite nécrosante (voir 8.5 EFFETS INDÉSIRABLES observés dans le cadre de la pharmacovigilance après commercialisation et 14.4 ÉTUDES CLINIQUES).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude comparative rigoureuse n’a été menée chez les femmes enceintes. On sait que les IgG traversent la barrière placentaire et qu’ABEVMY pourrait inhiber l’angiogenèse chez le fœtus. Depuis la commercialisation du produit, des cas d’anomalies fœtales ont été observés chez des femmes traitées par le bévacizumab, seul ou en association avec des agents chimiothérapeutiques reconnus pour leurs effets embryotoxiques (voir 8.5 EFFETS INDÉSIRABLES observés dans le cadre de la pharmacovigilance après commercialisation).
Par conséquent, ABEVMY ne doit pas être utilisé pendant la grossesse. Les femmes en âge de procréer doivent prendre des précautions appropriées pour éviter toute grossesse et utiliser au moins deux méthodes de contraception efficaces pendant le traitement par ABEVMY et pendant au moins six mois après la dernière dose d’ABEVMY.
Il a été montré que l’angiogenèse jouait un rôle essentiel dans le développement fœtal. L’inhibition de l’angiogenèse à la suite de l’administration d’ABEVMY pourrait entraîner une issue négative de la grossesse.
Le bévacizumab s’est révélé embryotoxique et tératogène chez les lapins. Les effets observés comprenaient des diminutions du poids corporel de la mère et du fœtus, une augmentation du nombre de résorptions fœtales et une incidence accrue de malformations fœtales externes et squelettiques. Des effets nocifs sur le fœtus ont été observés à toutes les doses testées, soit de 10 à 100 mg/kg.
Femmes capables de procréer
Des études sur l’innocuité de doses répétées chez des animaux ont montré que le bévacizumab peut avoir un effet indésirable sur la fertilité des femmes (voir 15 TOXICOLOGIE NON CLINIQUE – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE). Une sous-étude portant sur 295 femmes capables de procréer a montré une incidence plus élevée de nouveaux cas d’insuffisance ovarienne dans le groupe bévacizumab que dans le groupe témoin (39,0 vs 2,6 %). Après arrêt du traitement par le bévacizumab, la fonction ovarienne est revenue à la normale chez la majorité des patientes (86 %). Les effets à long terme du traitement par le bévacizumab sur la fertilité ne sont pas connus (voir 8 EFFETS INDÉSIRABLES).
7.1.2 Femmes qui allaitent
On ignore si le bévacizumab est excrété dans le lait humain. Étant donné que les IgG sont excrétées dans le lait et que le bévacizumab pourrait nuire à la croissance et au développement du nourrisson, il faut aviser les femmes d’arrêter l’allaitement pendant le traitement par ABEVMY et de ne pas allaiter pendant au moins six mois après la dernière dose d’ABEVMY.
7.1.3 Enfants
L’emploi d’ABEVMY n’est pas approuvé chez les patients de moins de 18 ans. L’innocuité et l’efficacité d’ABEVMY dans cette population n’ont pas été établies. L’ajout du bévacizumab à la prise en charge standard n’a démontré aucun bienfait clinique chez les enfants qui participaient à deux études cliniques de phase II : une étude a été menée chez des enfants atteints d’un gliome de haut grade et l’autre, chez des enfants atteints d’un rhabdomyosarcome métastatique ou d’un sarcome non rhabdomyosarcome des tissus mous (voir 14.4 ESSAIS CLINIQUES – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE, Études menées auprès d’enfants).
Dans les rapports publiés, des cas d’ostéonécrose touchant des parties de l’organisme autres que la mâchoire ont été observés chez des patients de moins de 18 ans qui avaient été exposés au bévacizumab (voir 15 TOXICOLOGIE NON CLINIQUE – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE, Développement épiphysaire).
7.1.4 Personnes âgées
Les patients qui sont traités par ABEVMY en association avec une chimiothérapie et qui ont des antécédents de thromboembolie artérielle ou de diabète ou qui sont âgés de plus de 65 ans courent un risque accru de manifestations thromboemboliques artérielles. Il faut faire preuve de prudence lorsqu’on administre ABEVMY à ces patients (voir 8 EFFETS INDÉSIRABLES). Au cours des essais cliniques à répartition aléatoire, les sujets de plus de 65 ans ont présenté un risque plus élevé de manifestations thromboemboliques artérielles (y compris les accidents vasculaires cérébraux, les accidents ischémiques transitoires et les infarctus du myocarde), de leucopénie de grade 3 ou 4, de neutropénie, de thrombopénie, de protéinurie, de diarrhée et de fatigue pendant le traitement par le bévacizumab que les sujets de 65 ans ou moins (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES). Il faut peser soigneusement les risques et avantages de l’administration d’ABEVMY aux patients de plus de 65 ans avant d’instaurer le traitement.
Dans l’étude AVF4095g, le profil d’innocuité du bévacizumab chez les patientes atteintes d’un cancer de l’ovaire récidivant et sensible aux sels de platine et âgées de 65 ans ou plus concorde avec le profil d’innocuité global reconnu du bévacizumab noté en présence d’autres types de tumeurs. En plus du risque accru d’événements chez les personnes âgées, mentionné plus haut, les cas d’hypertension, d’arthrite, de tension artérielle accrue, d’étourdissements, de perte d’appétit et de dysphonie sont survenus à une fréquence plus élevée chez les patientes âgées de l’étude AVF4095g.
Dans l’étude E4599, les patients âgés de plus de 65 ans recevant une association de carboplatine, de paclitaxel et de bévacizumab présentaient un risque relatif plus élevé de protéinurie que les patients plus jeunes.
7.1.5 Fonctions hépatique, biliaire et pancréatique
Fonction hépatique
L’innocuité et l’efficacité d’ABEVMY n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique.
Fonction rénale
L’innocuité et l’efficacité d’ABEVMY n’ont pas été étudiées chez les patients atteints d’insuffisance rénale (voir Protéinurie et Appareil génito-urinaire ci-dessus).
8
EFFETS INDÉSIRABLES
Les profils des effets indésirables signalés dans les études cliniques qui ont comparé ABEVMY au médicament biologique de référence se sont révélés semblables. La description des effets indésirables dans cette section repose sur l’expérience clinique avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Des patients atteints de différents types de cancers ont participé à des essais cliniques sur le bévacizumab, surtout en association avec une chimiothérapie. La présente section montre la marge d’innocuité observée dans des essais cliniques menés auprès d’environ 5 000 personnes.
Les effets indésirables les plus graves comprenaient :
- perforations gastro-intestinales (voir 7 MISES EN GARDE ET PRÉCAUTIONS); • hémorragie, notamment des cas d’hémorragie pulmonaire ou d’hémoptysie, dont l’incidence est plus élevée en présence d’un cancer du poumon non à petitescellules (voir 7 MISES EN GARDE ET PRÉCAUTIONS);
- thromboembolie artérielle (voir 7 MISES EN GARDE ET PRÉCAUTIONS); • fistules non gastro-intestinales;
- crises hypertensives;
- syndrome d’encéphalopathie postérieure réversible (SEPR);
- neutropénie et infections;
- syndrome néphrotique;
- insuffisance cardiaque congestive.
Les analyses des données sur l’innocuité clinique portent à penser que la survenue d’une hypertension ou d’une protéinurie au cours du traitement par le bévacizumab est vraisemblablement liée à la dose.
Les effets indésirables le plus souvent observés dans l’ensemble des essais cliniques chez les patients traités par le bévacizumab étaient la fatigue ou l’asthénie, la diarrhée, l’hypertension et la douleur abdominale.
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Le tableau 2 dresse la liste des effets indésirables liés au bévacizumab en association avec divers schémas chimiothérapeutiques utilisés pour diverses indications. Ces réactions se sont manifestées à un taux différant d’au moins 2 % de celui du groupe témoin (réactions de grade 3 à 5 selon les critères NCI-CTC), ou à un taux différant d’au moins 10 %, toujours de celui du groupe témoin (réactions de grade 1 à 5 selon les critères NCI-CTC) dans au moins l’un des principaux essais cliniques. Les réactions indésirables énumérées dans ce tableau figurent dans l’une des catégories suivantes : très fréquentes (≥ 10 %) et fréquentes (≥ 1 % à < 10 %). Les effets indésirables liés au médicament sont classés dans le tableau ci-dessous en fonction de l’incidence la plus élevée observée dans les principaux essais cliniques. Pour chaque catégorie, les effets indésirables sont présentés en ordre décroissant de gravité. Certains effets indésirables sont des manifestations souvent observées avec la chimiothérapie; cela dit, ABEVMY peut exacerber ces manifestations lorsqu’il est pris en association avec des agents chimiothérapeutiques. Ces manifestations incluent : le syndrome d’érythrodysesthésie palmoplantaire avec la capécitabine ou la doxorubicine liposomale pégylée (DLP), la neuropathie sensorielle périphérique avec le paclitaxel ou l’oxaliplatine et les troubles unguéaux ou l’alopécie avec le paclitaxel.
Tableau 2. EFFETS INDÉSIRABLES LIÉS AU MÉDICAMENT TRÈS FRÉQUENTS ET
FRÉQUENTS
Système, appareil ou organe | Effets de grade 3 à 5 selon les critères NCI-CTC (différence ≥ 2 % entre les groupes dans au moins un essai clinique) | Effets de tous grades (différence ≥ 10 % entre les groupes dans au moins un essai clinique) | |
Très fréquents (≥ 10 %) | Fréquents (de ≥ 1% à < 10 %) | Très fréquents (≥ 10 %) | |
| Infections et infestations | Septicémie Abcès Cellulite Infection | ||
Affections hématologiques et du système lymphatique | Neutropénie fébrile Leucopénie Neutropénie Thrombopénie | Anémie Lymphopénie | |
Troubles du métabolisme et de la nutrition | Déshydratation Hyponatrémie | Anorexie Hypomagnésémie Hyponatrémie | |
| Troubles du système nerveux | Neuropathie sensorielle périphérique | Accident vasculaire cérébral Syncope Somnolence Céphalées | Dysgueusie Céphalées |
| Troubles oculaires | Trouble oculaire Larmoiement accru | ||
| Troubles cardiaques | Insuffisance cardiaque congestive Tachycardie supraventriculaire | ||
| Troubles vasculaires | Hypertension | Thromboembolie (artérielle) Thrombose veineuse profonde Hémorragie | Hypertension |
Troubles respiratoires, thoraciques et médiastinaux | Embolie pulmonaire Dyspnée Hypoxie Épistaxis | Dyspnée Épistaxis Rhinite Toux | |
| Troubles gastro- intestinaux | Diarrhée Nausées Vomissements Douleur abdominale | Obstruction intestinale Fistule recto-vaginale* Troubles gastro-intestinaux Stomatite Proctalgie Iléus | Constipation Stomatite Hémorragie rectale |
| Troubles endocriniens | Insuffisance ovarienne** | ||
| Troubles de la peau et des tissus sous- cutanés | Syndrome d’érythrodysesthésie palmoplantaire | Dermatite exfoliative Sécheresse de la peau Décoloration de la peau | |
Troubles musculosquelettiques et des tissus conjonctifs | Faiblesse musculaire Myalgie Dorsalgie | Arthralgie | |
| Troubles rénaux et urinaires | Protéinurie Infection urinaire | Protéinurie | |
Système, appareil ou organe | Effets de grade 3 à 5 selon les critères NCI-CTC (différence ≥ 2 % entre les groupes dans au moins un essai clinique) | Effets de tous grades (différence ≥ 10 % entre les groupes dans au moins un essai clinique) | |
Très fréquents (≥ 10 %) | Fréquents (de ≥ 1% à < 10 %) | Très fréquents (≥ 10 %) | |
| Troubles généraux et affections au point d’administration | Asthénie Fatigue | Douleur Léthargie Inflammation des muqueuses | Pyrexie Asthénie Douleur Inflammation des muqueuses |
Troubles mammaires et de l’appareil reproducteur | Douleur pelvienne | ||
| Investigations | Perte de poids | ||
* Les fistules recto-vaginales constituent le type le plus fréquent de fistules de la catégorie des fistules entéro-vaginales. ** Selon une sous-section de l’étude AVF3077s (NSABP C-08) comptant 295 patientes
Cancer colorectal métastatique (CCRm) (études AVF 2107g, AVF 0780g et AVF 2192g)
Les données présentées au tableau 3 sont fondées sur l’expérience avec la dose recommandée de bévacizumab administrée à 788 patients traités par le schéma irinotécan, 5-fluorouracile et leucovorine (IFL) dans l’étude AVF2107g.
Tableau 3. Effets indésirables de grade 3 ou 4 selon les critères NCI-CTC (manifestations dont l’incidence était plus élevée d’au moins 2 % dans le groupe 2) dans l’étude AVF2107g
Effets indésirables
| Système, appareil ou organe (MedDRA) | Groupe 1 IFL* + placebo (n = 396) | Groupe 2 IFL* + bévacizumab (n = 392) |
| Patients ayant présenté au moins un effet indésirable | 293 (74,0 %) | 333 (84,9 %) |
Troubles cardiaques Hypertension | 9 (2,3 %) | 43 (11,0 %) |
Affections hématologiques et du système lymphatique Leucopénie | 123 (31,1 %) | 145 (37,0 %) |
Troubles gastro-intestinaux Douleur abdominale, non précisée autrement Diarrhée, non précisée autrement | 20 (5,1 %) 98 (24,7 %) | 28 (7,1 %) 127 (32,4 %) |
Troubles généraux et anomalies au point d’administration Douleur, non précisée autrement | 12 (3,0 %) | 20 (5,1 %) |
Troubles vasculaires Thromboembolie (artérielle)** Thrombose veineuse profonde | 3 (0,8 %) 25 (6,3 %) | 12 (3,1 %) 35 (8,9 %) |
* IFL = irinotécan, 5-fluorouracile et leucovorine (voir le tableau 4 pour obtenir des précisions sur le schéma thérapeutique.)
** Liste englobant les manifestations thromboemboliques d’origine artérielle dont l’infarctus du myocarde, l’accident vasculaire cérébral, l’accident ischémique transitoire, ainsi que d’autres types de thromboembolie artérielle. Les données n’ont pas été ajustées en fonction des différentes durées de traitement.
La durée médiane de l’observation des signes liés à l’innocuité était de 28 semaines pour le groupe 1 et de 40 semaines pour le groupe 2.
La marge d’innocuité du schéma 5-fluorouracile et leucovorine (5-FU/LV) en association avec le bévacizumab (groupe 3) et pour l’ensemble des patients inscrits en même temps dans le groupe IFL et placebo (groupe 1) et le groupe IFL et bévacizumab (groupe 2) figure au tableau 4.
Tableau 4. Effets indésirables de tous grades observés pendant le traitement assigné par répartition aléatoire (effets dont l’incidence était 10 % plus élevée dans les groupes 2 ou 3 que dans le groupe 1) dans l’étude AVF2107g : patients du groupe 3 et patients inscrits simultanément dans les groupes 1 et 2
MedDRA Système, appareil ou organe Effets indésirables | Groupe 1 IFL + placebo (n = 98) | Groupe 2* IFL + bévacizumab (n = 102) | Groupe 3 Bolus 5-FU/LV + bévacizumab (n = 109) |
Troubles cardiaques Hypertension | 14 (14,3 %) | 22 (21,6 %) | 37 (33,9 %) |
Troubles généraux et anomalies au point d’administration Douleur, non précisée autrement | 34 (34,7 %) | 51 (50,0 %) | 43 (39,4 %) |
Troubles gastro-intestinaux Constipation Saignements rectaux Hémorragie | 28 (28,6 %) 2 (2,0 %) 13 (13,3 %) | 41 (40,2 %) 17 (16,7 %) 24 (23,5 %) | 32 (29,4 %) 9 (8,3 %) 19 (17,4 %) |
Troubles du métabolisme et de la nutrition Anorexie | 29 (29,6 %) | 44 (43,1 %) | 37 (33,9 %) |
Troubles respiratoires, thoraciques et médiastinaux Épistaxis Dyspnée Rhinite, non précisée autrement | 10 (10,2 %) 15 (15,3 %) 12 (12,2 %) | 36 (35,3 %) 26 (25,5 %) 26 (25,5 %) | 35 (32,1 %) 27 (24,8 %) 23 (21,1 %) |
Troubles de la peau et des tissus sous- cutanés Sécheresse de la peau Dermatite exfoliative Décoloration de la peau | 7 (7,1 %) 3 (3,1 %) 3 (3,1 %) | 7 (6,9 %) 3 (2,9 %) 2 (2,0 %) | 22 (20,2 %) 21 (19,3 %) 17 (15,6 %) |
Troubles du système nerveux Dysgueusie | 8 (8,2 %) | 12 (11,8 %) | 21 (19,3 %) |
Troubles oculaires Troubles oculaires, non précisés autrement | 2 (2,0 %) | 6 (5,9 %) | 20 (18,3 %) |
* Les données montrent que la marge d’innocuité de l’association IFL et bévacizumab (groupe 2), au moment où la décision a été prise, était suffisamment solide, et par la suite, on a mis fin à l’inscription des patients au groupe recevant l’association 5-FU/LV et bévacizumab (groupe 3).
5-FU/LV = 5-fluorouracile et leucovorine; IFL = irinotécan, 5-fluorouracile et leucovorine
Des effets de grade 3 ou 4 selon les critères NCI-CTC ont été signalés chez 71,2 % des patients du groupe 5-FU/LV et placebo et 87 % des patients du groupe 5-FU/LV et bévacizumab (voir tableau 5). Le tableau 6 présente les effets indésirables fréquents de tous grades dont l’incidence était plus élevée d’au moins 10 % dans le groupe 5-FU/LV et bévacizumab en comparaison avec le groupe 5- FU/LV et placebo.
Tableau 5. Effets indésirables de grade 3 ou 4 selon les critères du NCI-CTCsurvenus pendant le traitement assigné aléatoirement (effets dont l’incidence était plus élevée ≥ 2 % plus élevée dans le groupe 2) dans l’étude AVF2192g
MedDRA Système, appareil ou organe Effets indésirables | Groupe 1 5-FU/LV +placebo (n = 104) | Groupe 2 5-FU/LV +bévacizumab (n = 100) |
| Sujets ayant présenté au moins un effet indésirable | 74 (71,2 %) | 87 (87,0 %) |
Troubles cardiaques Hypertension | 3 (2,9 %) | 16 (16,0 %) |
Troubles généraux et anomalies au point d’administration Asthénie Douleur, non précisée autrement | 12 (11,5 %) 2 (1,9 %) | 17 (17,0 %) 6 (6,0 %) |
Infections et infestations Abcès Septicémie | 1 (1,0 %) 3 (2,9 %) | 3 (3,0 %) 8 (8,0 %) |
Troubles du système nerveux Syncope Ischémie cérébrale | 2 (1,9 %) 1 (1,0 %) | 4 (4,0 %) 3 (3,0 %) |
Troubles vasculaires Thromboembolie (artérielle)* | 5 (4,8 %) | 9 (9,0 %) |
* Liste englobant les manifestations thromboemboliques d’origine artérielle dont l’infarctus du myocarde, l’accident vasculaire cérébral, l’ischémie et l’infarctus cérébraux, ainsi que d’autres types de thromboembolie artérielle. Remarque : Les données n’ont pas été ajustées en fonction des différentes durées de traitement. La durée médiane de l’observation des signes liés à l’innocuité était de 23 semaines pour le groupe 1 et de 31 semaines pour le groupe 2.
5-FU/LV = 5-fluorouracile et leucovorine.
Tableau 6. Effets indésirables de tous grades (selon les critères NCI-CTC) survenus pendant le traitement assigné aléatoirement (effets dont l’incidence était ≥ 10 % plus élevée dans le groupe 2 que dans le groupe 1) dans l’étude AVF2192g
MedDRA Système, appareil ou organe Effets indésirables | Groupe 1 5-FU/LV +placebo (n = 104) | Groupe 2 5-FU/LV + bévacizumab (n = 100) |
| Total | 102 (98,1 %) | 100 (100 %) |
Troubles cardiaques Hypertension | 5 (4,8 %) | 32 (32,0 %) |
Troubles gastro-intestinaux Stomatite | 13 (12,5 %) | 25 (25,0 %) |
Troubles généraux et anomalies au point d’administration Asthénie Douleur, non précisée autrement Pyrexie | 63 (60,6 %) 21 (20,2 %) 11 (10,6 %) | 76 (76,0 %) 34 (34,0 %) 24 (24,0 %) |
Remarque : Les données n’ont pas été ajustées en fonction des différentes durées de traitement. La durée médiane de l’observation des signes liés à l’innocuité était de 23 semaines pour le groupe 1 et de 31 semaines pour le groupe 2.
5-FU/LV = 5-fluorouracile et leucovorine
Cancer du poumon non à petites cellules (CPNPC) localement avancé, métastatique ou récidivant (études E4599 et AVF0757g)
Tableau 7. Ensemble des effets indésirables non hématologiques* de grade 3 à 5 et des effets indésirables hématologiques de grade 4 ou 5* selon les critères NCI-CTC (quel que soit le lien de causalité avec le médicament) survenus chez au moins 1 % des patients de l’étude E4599 (CPNPC)
| Toxicité : catégorie et terme | Groupe témoin | Groupe de traitement |
| Carboplatine/paclitaxel | Bévacizumab + carboplatine/paclitaxel | |
| (n=441) | (n=427) | |
| Sang/moelle osseuse | ||
| Neutrophiles | 76 (17,2 %) | 113 (26,5 %) |
| Leucocytes | 11 (2,5 %) | 19 (4,4 %) |
| Plaquettes | 1 (0,2 %) | 7 (1,6 %) |
| Cardiovasculaire (arythmies) | ||
| Tachycardie sinusale | 4 (0,9 %) | 7 (1,6 %) |
| Arythmie supraventriculaire | 7 (1,6 %) | 2 (0,5 %) |
| Cardiovasculaire (générale) | ||
| Hypertension | 3 (0,7 %) | 33 (7,7 %) |
| Thrombose/embolie | 14 (3,2 %) | 24 (5,6 %) |
| Hypotension | 11 (2,5 %) | 14 (3,3 %) |
| Ischémie cardiaque | 3 (0,7 %) | 7 (1,6 %) |
| Symptômes constitutionnels | ||
| Fatigue | 57 (12,9 %) | 67 (15,7 %) |
| Symptôme constitutionnel | 1 (0,2 %) | 19 (4,4 %) |
| Fièvre | 6 (1,4 %) | 7 (1,6 %) |
| Dermatologique/cutanée | ||
| Éruption cutanée/desquamation | 4 (0,9 %) | 10 (2,3 %) |
| Gastro-intestinale | ||
| Nausées | 25 (5,7 %) | 27 (6,3 %) |
| Vomissements | 20 (4,5 %) | 25 (5,9 %) |
| Anorexie | 17 (3,9 %) | 24 (5,6 %) |
| Déshydratation | 18 (4,1 %) | 23 (5,4 %) |
| Constipation | 15 (3,4 %) | 13 (3,0 %) |
| Diarrhée | 9 (2,0 %) | 15 (3,5 %) |
| Stomatite | 5 (1,1 %) | 2 (0,5 %) |
| Hémorragique | ||
| Hémoptysie | 2 (0,5 %) | 9 (2,1 %) |
| Méléna/saignement gastro-intestinal | 2 (0,5 %) | 5 (1,2 %) |
| Hépatique | ||
| Transaminase glutamique pyruvique sérique (SGPT) | 3 (0,7 %) | 5 (1,2 %) |
| Infection/neutropénie fébrile | ||
| Infection sans neutropénie | 12 (2,7 %) | 30 (7,0 %) |
| Neutropénie fébrile | 8 (1,8 %) | 23 (5,4 %) |
| Toxicité : catégorie et terme | Groupe témoin | Groupe de traitement |
| Carboplatine/paclitaxel | Bévacizumab + carboplatine/paclitaxel | |
| (n=441) | (n=427) | |
| Infection avec neutropénie, gr. 3 ou 4 | 9 (2,0 %) | 19 (4,4 %) |
| Infection – autre | 1 (0,2 %) | 5 (1,2 %) |
| Neurologique | ||
| Neuropathie sensorielle | 48 (10,9 %) | 39 (9,1 %) |
| Étourdissements/sensation de tête légère | 8 (1,8 %) | 14 (3,3 %) |
| Confusion | 10 (2,3 %) | 11 (2,6 %) |
| Syncope | 9 (2,0 %) | 8 (1,9 %) |
| Neuropathie motrice | 8 (1,8 %) | 7 (1,6 %) |
| Ischémie vasculaire cérébrale | 3 (0,7 %) | 6 (1,4 %) |
| Anxiété/agitation | 6 (1,4 %) | 1 (0,2 %) |
| Métabolique/épreuves de laboratoire | ||
| Hyperglycémie | 17 (3,9 %) | 17 (4,0 %) |
| Hyponatrémie | 5 (1,1 %) | 16 (3,7 %) |
| Hypokaliémie | 5 (1,1 %) | 8 (1,9 %) |
| Musculosquelettique | ||
| Faiblesse musculaire | 15 (3,4 %) | 17 (4,0 %) |
| Musculosquelettique – autre | 0 (0,0 %) | 6 (1,4 %) |
| Allergique/immunologique | ||
| Réaction allergique | 13 (2,9 %) | 17 (4,0 %) |
| Douleur | ||
| Douleur osseuse | 18 (4,1 %) | 18 (4,2 %) |
| Myalgie | 21 (4,8 %) | 17 (4,0 %) |
| Arthralgie | 16 (3,6 %) | 18 (4,2 %) |
| Douleur abdominale | 6 (1,4 %) | 14 (3,3 %) |
| Céphalées | 2 (0,5 %) | 13 (3,0 %) |
| Douleur thoracique | 4 (0,9 %) | 9 (2,1 %) |
| Douleur – autre | 8 (1,8 %) | 6 (1,4 %) |
| Douleur tumorale | 5 (1,1 %) | 5 (1,2 %) |
| Pulmonaire | ||
| Dyspnée | 66 (15,0 %) | 56 (13,1 %) |
| Pneumonite/infiltrats pulmonaires | 11 (2,5 %) | 21 (4,9 %) |
| Hypoxie | 15 (3,4 %) | 14 (3,3 %) |
| Toux | 8 (1,8 %) | 10 (2,3 %) |
| Pulmonaire − autre | 5 (1,1 %) | 7 (1,6 %) |
| Épanchement pleural | 3 (0,7 %) | 5 (1,2 %) |
| Rénale/génito-urinaire | ||
| Protéinurie | 0 (0,0 %) | 13 (3,0 %) |
* Les manifestations indésirables non hématologiques de grade 1 ou 2 et les manifestations hématologiques de grade 1, 2 ou 3 n’ont pas fait l’objet d’évaluation au cours de l’essai clinique. | ||
Le tableau 8 comprend les effets indésirables dont la fréquence était plus élevée d’au moins 2 % dans le groupe bévacizumab par rapport au groupe témoin.
Tableau 8. Effets indésirables dont l’incidence différait d’au moins 2 % entre les groupes de traitement : sujets traités dans l’étude E4599 (CPNPC)
| Nbre (%) de patients | ||
Terme/ catégorie selon les critères NCI-CTCa | Groupe témoin | Groupe de traitement |
Carboplatine Paclitaxel (n = 441) | Bévacizumab + Carboplatine Paclitaxel (n = 427) | |
| Tout effet | 286 (64,9 %) | 327 (76,6 %) |
| Sang/moelle osseuse | ||
| Neutropénie | 76 (17,2 %) | 112 (26,2 %) |
| Symptômes constitutionnels | ||
| Fatigue | 57 (12,9 %) | 67 (15,7 %) |
| Infection/neutropénie fébrile | ||
| Infection sans neutropénie | 12 (2,7 %) | 22 (5,2 %) |
| Neutropénie fébrile | 8 (1,8 %) | 19 (4,4 %) |
| Cardiovasculaire (générale) | ||
| Hypertension | 3 (0,7 %) | 32 (7,5 %) |
| Métabolique/épreuves de laboratoire | ||
| Hyponatrémie | 5 (1,1 %) | 15 (3,5 %) |
| Douleur | ||
| Céphalées | 2 (0,5 %) | 13 (3,0 %) |
| Rénal/génito-urinaire | ||
| Protéinurie | 0 (0,0 %) | 13 (3,0 %) |
Remarque : Les effets ont été regroupés en fonction de la fréquence relative la plus élevée parmi tous les groupes de traitement.
a Les effets ont été signalés et cotés selon les critères NCI-CTC, version 2.0. Selon le protocole, les investigateurs étaient seulement tenus de signaler les manifestations non hématologiques de grade 3 à 5 et les manifestations hématologiques de grade 4 ou 5.
Tableau 9. Effets indésirables (quel que soit le lien de causalité avec le médicament)
survenus chez au moins 4 %* des patients de l’étude AVF0757g (CPNPC)
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement | Groupe de traitement |
| Carboplatine Paclitaxel | Bévacizumab à 7,5 mg/kg + carboplatine paclitaxel | Bévacizumab à 15 mg/kg + carboplatine paclitaxel | |
| (N=32) | (N=32) | (N=34) | |
| Corps entier | |||
| Asthénie | 22 (68,80 %) | 24 (75,00 %) | 26 (76,50 %) |
| Céphalées | 3 (9,40 %) | 10 (31,30 %) | 16 (47,10 %) |
| Douleur | 13 (40,60 %) | 13 (40,60 %) | 14 (41,20 %) |
| Douleur thoracique | 9 (28,10 %) | 6 (18,80 %) | 12 (35,30 %) |
| Infection | 8 (25,00 %) | 10 (31,30 %) | 12 (35,30 %) |
| Fièvre | 4 (12,50 %) | 11 (34,40 %) | 11 (32,40 %) |
| Douleur abdominale | 3 (9,40 %) | 4 (12,50 %) | 8 (23,50 %) |
| Dorsalgie | 2 (6,30 %) | 5 (15,60 %) | 4 (11,80 %) |
| Frissons | 3 (9,40 %) | 4 (12,50 %) | 4 (11,80 %) |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement | Groupe de traitement |
| Carboplatine Paclitaxel | Bévacizumab à 7,5 mg/kg + carboplatine paclitaxel | Bévacizumab à 15 mg/kg + carboplatine paclitaxel | |
| (N=32) | (N=32) | (N=34) | |
| Réaction non évaluable | 1 (3,10 %) | 4 (12,50 %) | 0 (0,00 %) |
| Candidose | 0 (0,00 %) | 0 (0,00 %) | 3 (8,80 %) |
| Cellulite | 0 (0,00 %) | 2 (6,30 %) | 2 (5,90 %) |
| Abcès | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Blessure accidentelle | 1 (3,10 %) | 1 (3,10 %) | 2 (5,90 %) |
| Trouble des muqueuses | 2 (6,30 %) | 1 (3,10 %) | 2 (5,90 %) |
| Réaction allergique | 2 (6,30 %) | 1 (3,10 %) | 0 (0,00 %) |
| Cardiovasculaire | |||
| Hypertension | 1 (3,10 %) | 5 (15,60 %) | 6 (17,60 %) |
| Hémorragie | 0 (0,00 %) | 4 (12,50 %) | 0 (0,00 %) |
| Hypotension | 1 (3,10 %) | 4 (12,50 %) | 3 (8,80 %) |
| Vasodilatation | 3 (9,40 %) | 4 (12,50 %) | 4 (11,80 %) |
| Syncope | 2 (6,30 %) | 2 (6,30 %) | 4 (11,80 %) |
| Accident vasculaire cérébral | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Thrombophlébite profonde | 0 (0,00 %) | 1 (3,10 %) | 2 (5,90 %) |
| Phlébite | 1 (3,10 %) | 0 (0,00 %) | 2 (5,90 %) |
| Tachycardie | 1 (3,10 %) | 1 (3,10 %) | 2 (5,90 %) |
| Thrombose | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Arrêt cardiaque | 2 (6,30 %) | 0 (0,00 %) | 0 (0,00 %) |
| Digestif | |||
| Nausées | 15 (46,90 %) | 16 (50,00 %) | 17 (50,00 %) |
| Anorexie | 8 (25,00 %) | 9 (28,10 %) | 14 (41,20 %) |
| Constipation | 13 (40,60 %) | 13 (40,60 %) | 14 (41,20 %) |
| Diarrhée | 6 (18,80 %) | 9 (28,10 %) | 14 (41,20 %) |
| Dyspepsie | 7 (21,90 %) | 8 (25,00 %) | 6 (17,60 %) |
| Stomatite | 3 (9,40 %) | 5 (15,60 %) | 8 (23,50 %) |
| Vomissements | 6 (18,80 %) | 6 (18,80 %) | 8 (23,50 %) |
| Candidose orale | 0 (0,00 %) | 3 (9,40 %) | 1 (2,90 %) |
| Dysphagie | 2 (6,30 %) | 1 (3,10 %) | 3 (8,80 %) |
| Flatulence | 2 (6,30 %) | 1 (3,10 %) | 3 (8,80 %) |
| Trouble rectal | 0 (0,00 %) | 0 (0,00 %) | 3 (8,80 %) |
| Nausées et vomissements | 0 (0,00 %) | 2 (6,30 %) | 0 (0,00 %) |
| Chéilite | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Anomalie des épreuves de la fonction hépatique | 1 (3,10 %) | 1 (3,10 %) | 2 (5,90 %) |
| Hémorragie rectale | 1 (3,10 %) | 1 (3,10 %) | 2 (5,90 %) |
| Stomatite ulcéreuse | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Sanguin/lymphatique | |||
| Leucopénie | 10 (31,30 %) | 15 (46,90 %) | 19 (55,90 %) |
| Anémie | 7 (21,90 %) | 6 (18,80 %) | 10 (29,40 %) |
| Thrombopénie | 5 (15,60 %) | 2 (6,30 %) | 7 (20,60 %) |
| Ecchymose | 0 (0,00 %) | 0 (0,00 %) | 4 (11,80 %) |
| Anémie hypochromique | 1 (3,10 %) | 1 (3,10 %) | 2 (5,90 %) |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement | Groupe de traitement |
| Carboplatine Paclitaxel | Bévacizumab à 7,5 mg/kg + carboplatine paclitaxel | Bévacizumab à 15 mg/kg + carboplatine paclitaxel | |
| (N=32) | (N=32) | (N=34) | |
| Métabolique/nutritionnel | |||
| Œdème périphérique | 6 (18,80 %) | 7 (21,90 %) | 5 (14,70 %) |
| Hyperglycémie | 3 (9,40 %) | 4 (12,50 %) | 7 (20,60 %) |
| Perte de poids | 0 (0,00 %) | 2 (6,30 %) | 6 (17,60 %) |
| Hausse du taux de phosphatase alcaline | 1 (3,10 %) | 0 (0,00 %) | 3 (8,80 %) |
| Déshydratation | 2 (6,30 %) | 1 (3,10 %) | 3 (8,80 %) |
| Hypocalcémie | 1 (3,10 %) | 2 (6,30 %) | 1 (2,90 %) |
| Œdème | 0 (0,00 %) | 1 (3,10 %) | 2 (5,90 %) |
| Hausse du taux de transaminase glutamique-oxalo-acétique (SGOT) | 1 (3,10 %) | 0 (0,00 %) | 2 (5,90 %) |
| Hausse du taux de transaminase glutamique pyruvique sérique (SGPT) | 2 (6,30 %) | 0 (0,00 %) | 2 (5,90 %) |
| Musculosquelettique | |||
| Arthralgie | 16 (50,00 %) | 17 (53,10 %) | 14 (41,20 %) |
| Myalgie | 16 (50,00 %) | 9 (28,10 %) | 9 (26,50 %) |
| Arthrite | 2 (6,30 %) | 4 (12,50 %) | 0 (0,00 %) |
| Douleur osseuse | 0 (0,00 %) | 3 (9,40 %) | 2 (5,90 %) |
| Crampes aux jambes | 1 (3,10 %) | 1 (3,10 %) | 3 (8,80 %) |
| Myasthénie | 2 (6,30 %) | 1 (3,10 %) | 3 (8,80 %) |
| Nerveux | |||
| Névrite périphérique | 9 (28,10 %) | 8 (25,00 %) | 13 (38,20 %) |
| Paresthésie | 7 (21,90 %) | 9 (28,10 %) | 12 (35,30 %) |
| Insomnie | 14 (43,80 %) | 8 (25,00 %) | 5 (14,70 %) |
| Dépression | 2 (6,30 %) | 5 (15,60 %) | 8 (23,50 %) |
| Anxiété | 4 (12,50 %) | 3 (9,40 %) | 7 (20,60 %) |
| Confusion | 0 (0,00 %) | 2 (6,30 %) | 5 (14,70 %) |
| Étourdissements | 4 (12,50 %) | 4 (12,50 %) | 5 (14,70 %) |
| Neuropathie | 9 (28,10 %) | 4 (12,50 %) | 5 (14,70 %) |
| Somnolence | 1 (3,10 %) | 0 (0,00 %) | 4 (11,80 %) |
| Agitation | 0 (0,00 %) | 2 (6,30 %) | 0 (0,00 %) |
| Nervosité | 2 (6,30 %) | 2 (6,30 %) | 2 (5,90 %) |
| Amnésie | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Ataxie | 1 (3,10 %) | 0 (0,00 %) | 2 (5,90 %) |
| Labilité émotionnelle | 0 (0,00 %) | 1 (3,10 %) | 2 (5,90 %) |
| Respiratoire | |||
| Toux accrue | 8 (25,00 %) | 12 (37,50 %) | 17 (50,00 %) |
| Épistaxis | 2 (6,30 %) | 10 (31,30 %) | 15 (44,10 %) |
| Dyspnée | 11 (34,40 %) | 14 (43,80 %) | 14 (41,20 %) |
| Hémoptysie | 2 (6,30 %) | 9 (28,10 %) | 4 (11,80 %) |
| Pharyngite | 3 (9,40 %) | 5 (15,60 %) | 9 (26,50 %) |
| Rhinite | 0 (0,00 %) | 8 (25,00 %) | 7 (20,60 %) |
| Altération de la voix | 0 (0,00 %) | 5 (15,60 %) | 8 (23,50 %) |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement | Groupe de traitement |
| Carboplatine Paclitaxel | Bévacizumab à 7,5 mg/kg + carboplatine paclitaxel | Bévacizumab à 15 mg/kg + carboplatine paclitaxel | |
| (N=32) | (N=32) | (N=34) | |
| Sinusite | 1 (3,10 %) | 3 (9,40 %) | 7 (20,60 %) |
| Trouble pulmonaire | 3 (9,40 %) | 6 (18,80 %) | 6 (17,60 %) |
| Bronchite | 1 (3,10 %) | 3 (9,40 %) | 4 (11,80 %) |
| Hoquet | 1 (3,10 %) | 2 (6,30 %) | 2 (5,90 %) |
| Épanchement pleural | 0 (0,00 %) | 2 (6,30 %) | 0 (0,00 %) |
| Pneumonie | 2 (6,30 %) | 2 (6,30 %) | 1 (2,90 %) |
| Asthme | 2 (6,30 %) | 1 (3,10 %) | 2 (5,90 %) |
| Peau et tissus sous-cutanés | |||
| Alopécie | 17 (53,10 %) | 20 (62,50 %) | 22 (64,70 %) |
| Éruption cutanée | 3 (9,40 %) | 11 (34,40 %) | 8 (23,50 %) |
| Prurit | 0 (0,00 %) | 5 (15,60 %) | 2 (5,90 %) |
| Transpiration | 3 (9,40 %) | 4 (12,50 %) | 4 (11,80 %) |
| Acné | 1 (3,10 %) | 0 (0,00 %) | 4 (11,80 %) |
| Sensoriel | |||
| Dysgueusie | 1 (3,10 %) | 3 (9,40 %) | 2 (5,90 %) |
| Amblyopie | 2 (6,30 %) | 0 (0,00 %) | 3 (8,80 %) |
| Otalgie | 2 (6,30 %) | 1 (3,10 %) | 3 (8,80 %) |
| Acouphène | 1 (3,10 %) | 2 (6,30 %) | 1 (2,90 %) |
| Génito-urinaire | |||
| Infection urinaire | 0 (0,00 %) | 1 (3,10 %) | 5 (14,70 %) |
| Cystite | 0 (0,00 %) | 0 (0,00 %) | 3 (8,80 %) |
| Incontinence urinaire | 1 (3,10 %) | 0 (0,00 %) | 2 (5,90 %) |
| Pollakiurie | 3 (9,40 %) | 0 (0,00 %) | 0 (0,00 %) |
* En raison du nombre de sujets étudiés et des fréquences relevées, on a incorporé le tableau des effets indésirables survenant chez au moins 1 % des patients dans le tableau des effets indésirables survenant chez au moins 4 % des patients (1 patient par groupe équivaut à < 4 %).
Tableau 10. Résumé des effets indésirables dont l’incidence différait d’au moins 4 %* entre les groupes de traitement dans l’étude AVF0757g
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement | Groupe de traitement |
| Carboplatine Paclitaxel | Bévacizumab à 7,5 mg/kg + carboplatine paclitaxel | Bévacizumab à 15 mg/kg + carboplatine paclitaxel | |
| (N=32) | (N=32) | (N=34) | |
| Corps entier | |||
| Asthénie | 22 (68,80 %) | 24 (75,00 %) | 26 (76,50 %) |
| Céphalées | 3 (9,40 %) | 10 (31,30 %) | 16 (47,10 %) |
| Douleur thoracique | 9 (28,10 %) | 6 (18,80 %) | 12 (35,30 %) |
| Infection | 8 (25,00 %) | 10 (31,30 %) | 12 (35,30 %) |
| Fièvre | 4 (12,50 %) | 11 (34,40 %) | 11 (32,40 %) |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement | Groupe de traitement |
| Carboplatine Paclitaxel | Bévacizumab à 7,5 mg/kg + carboplatine paclitaxel | Bévacizumab à 15 mg/kg + carboplatine paclitaxel | |
| (N=32) | (N=32) | (N=34) | |
| Douleur abdominale | 3 (9,40 %) | 4 (12,50 %) | 8 (23,50 %) |
| Dorsalgie | 2 (6,30 %) | 5 (15,60 %) | 4 (11,80 %) |
| Réaction non évaluable | 1 (3,10 %) | 4 (12,50 %) | 0 (0,00 %) |
| Candidose | 0 (0,00 %) | 0 (0,00 %) | 3 (8,80 %) |
| Cellulite | 0 (0,00 %) | 2 (6,30 %) | 2 (5,90 %) |
| Abcès | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Cardiovasculaire | |||
| Hypertension | 1 (3,10 %) | 5 (15,60 %) | 6 (17,60 %) |
| Hémorragie | 0 (0,00 %) | 4 (12,50 %) | 0 (0,00 %) |
| Hypotension | 1 (3,10 %) | 4 (12,50 %) | 3 (8,80 %) |
| Syncope | 2 (6,30 %) | 2 (6,30 %) | 4 (11,80 %) |
| Accident vasculaire cérébral | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Thrombophlébite profonde | 0 (0,00 %) | 1 (3,10 %) | 2 (5,90 %) |
| Thrombose | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Digestif | |||
| Anorexie | 8 (25,00 %) | 9 (28,10 %) | 14 (41,20 %) |
| Diarrhée | 6 (18,80 %) | 9 (28,10 %) | 14 (41,20 %) |
| Stomatite | 3 (9,40 %) | 5 (15,60 %) | 8 (23,50 %) |
| Vomissements | 6 (18,80 %) | 6 (18,80 %) | 8 (23,50 %) |
| Candidose orale | 0 (0,00 %) | 3 (9,40 %) | 1 (2,90 %) |
| Trouble rectal | 0 (0,00 %) | 0 (0,00 %) | 3 (8,80 %) |
| Nausées et vomissements | 0 (0,00 %) | 2 (6,30 %) | 0 (0,00 %) |
| Chéilite | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Stomatite ulcéreuse | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Sanguin/lymphatique | |||
| Leucopénie | 10 (31,30 %) | 15 (46,90 %) | 19 (55,90 %) |
| Anémie | 7 (21,90 %) | 6 (18,80 %) | 10 (29,40 %) |
| Thrombopénie | 5 (15,60 %) | 2 (6,30 %) | 7 (20,60 %) |
| Ecchymose | 0 (0,00 %) | 0 (0,00 %) | 4 (11,80 %) |
| Métabolique/nutritionnel | |||
| Hyperglycémie | 3 (9,40 %) | 4 (12,50 %) | 7 (20,60 %) |
| Perte de poids | 0 (0,00 %) | 2 (6,30 %) | 6 (17,60 %) |
| Taux de phosphatase alcaline | 1 (3,10 %) | 0 (0,00 %) | 3 (8,80 %) |
| Œdème | 0 (0,00 %) | 1 (3,10 %) | 2 (5,90 %) |
| Musculosquelettique | |||
| Arthrite | 2 (6,30 %) | 4 (12,50 %) | 0 (0,00 %) |
| Douleur osseuse | 0 (0,00 %) | 3 (9,40 %) | 2 (5,90 %) |
| Crampes aux jambes | 1 (3,10 %) | 1 (3,10 %) | 3 (8,80 %) |
| Nerveux | |||
| Névrite périphérique | 9 (28,10 %) | 8 (25,00 %) | 13 (38,20 %) |
| Paresthésie | 7 (21,90 %) | 9 (28,10 %) | 12 (35,30 %) |
| Dépression | 2 (6,30 %) | 5 (15,60 %) | 8 (23,50 %) |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement | Groupe de traitement |
| Carboplatine Paclitaxel | Bévacizumab à 7,5 mg/kg + carboplatine paclitaxel | Bévacizumab à 15 mg/kg + carboplatine paclitaxel | |
| (N=32) | (N=32) | (N=34) | |
| Anxiété | 4 (12,50 %) | 3 (9,40 %) | 7 (20,60 %) |
| Confusion | 0 (0,00 %) | 2 (6,30 %) | 5 (14,70 %) |
| Somnolence | 1 (3,10 %) | 0 (0,00 %) | 4 (11,80 %) |
| Agitation | 0 (0,00 %) | 2 (6,30 %) | 0 (0,00 %) |
| Amnésie | 0 (0,00 %) | 0 (0,00 %) | 2 (5,90 %) |
| Labilité émotionnelle | 0 (0,00 %) | 1 (3,10 %) | 2 (5,90 %) |
| Respiratoire | |||
| Toux accrue | 8 (25,00 %) | 12 (37,50 %) | 17 (50,00 %) |
| Épistaxis | 2 (6,30 %) | 10 (31,30 %) | 15 (44,10 %) |
| Dyspnée | 11 (34,40 %) | 14 (43,80 %) | 14 (41,20 %) |
| Hémoptysie | 2 (6,30 %) | 9 (28,10 %) | 4 (11,80 %) |
| Pharyngite | 3 (9,40 %) | 5 (15,60 %) | 9 (26,50 %) |
| Rhinite | 0 (0,00 %) | 8 (25,00 %) | 7 (20,60 %) |
| Altération de la voix | 0 (0,00 %) | 5 (15,60 %) | 8 (23,50 %) |
| Sinusite | 1 (3,10 %) | 3 (9,40 %) | 7 (20,60 %) |
| Trouble pulmonaire | 3 (9,40 %) | 6 (18,80 %) | 6 (17,60 %) |
| Bronchite | 1 (3,10 %) | 3 (9,40 %) | 4 (11,80 %) |
| Épanchement pleural | 0 (0,00 %) | 2 (6,30 %) | 0 (0,00 %) |
| Peau et tissus sous- cutanés | |||
| Alopécie | 17 (53,10 %) | 20 (62,50 %) | 22 (64,70 %) |
| Éruption cutanée | 3 (9,40 %) | 11 (34,40 %) | 8 (23,50 %) |
| Prurit | 0 (0,00 %) | 5 (15,60 %) | 2 (5,90 %) |
| Acné | 1 (3,10 %) | 0 (0,00 %) | 4 (11,80 %) |
| Sensoriel | |||
| Dysgueusie | 1 (3,10 %) | 3 (9,40 %) | 2 (5,90 %) |
| Génito-urinaire | |||
| Infection urinaire | 0 (0,00 %) | 1 (3,10 %) | 5 (14,70 %) |
| Cystite | 0 (0,00 %) | 0 (0,00 %) | 3 (8,80 %) |
* En raison du nombre de sujets étudiés et des fréquences relevées (1 patient par groupe équivaut à < 4 %), le tableau incorpore le tableau des effets indésirables dont la fréquence était plus élevée d’au moins 4 % dans les groupes sous bévacizumab que dans le groupe témoin recevant un traitement actif.
Cancer épithélial de l’ovaire, cancer des trompes de Fallope et cancer primaire du péritoine, récidivants et sensibles aux sels de platine
Tableau 11 Toutes manifestations indésirables liées au traitement survenues à une fréquence ≥ 1 % dans les deux groupes de traitement de l’étude AVF4095g
| Effets toxiques – Catégorie et terme | Groupe témoin | Groupe de traitement |
Carboplatin+Gemcitabine + Placebo | Carboplatin+Gemcitabine + Bevacizumab | |
| (n=233) | (n=247) | |
| Troubles des systèmes sanguin et lymphatique | ||
| Anémie | 44 (18,9%) | 32 (13,0%) |
| Leucopénie | 15 (6, 4%) | 13 (5,3%) |
| Neutropénie | 50 (21,5%) | 60 (24,3%) |
| Thrombopénie | 31 (13,3%) | 50 (20,2%) |
| Troubles de l’oreille et du labyrinthe | ||
| Acouphène | 2 (0,9%) | 3 (1,2%) |
| Troubles oculaires | ||
| Larmoiement accru | 2 (0,9%) | 4 (1,6%) |
| Vision trouble | 2 (0,9%) | 7 (2,8%) |
| Troubles gastro-intestinaux | ||
| Malaise abdominal | 1 (0,4%) | 4 (1,6%) |
| Distension abdominale | 3 (1,3%) | 3 (1,2%) |
| Douleurs abdominales | 4 (1,7%) | 8 (3,2%) |
| Constipation | 25 (10,7%) | 30 (12,1%) |
| Diarrhée | 11 (4,7%) | 24 (9,7%) |
| Sécheresse de la bouche | (0,00%) | 4 (1,6%) |
| Dyspepsie | (0,00%) | 5 (2,0%) |
| Saignement des gencives | (0,00%) | 12 (4,9%) |
| Douleur des gencives | (0,0%) | 4 (1,6%) |
| Glossodynie | (0,0%) | 3 (1,2%) |
| Hématochézie | 3 (1,3%) | 1 (0,4%) |
| Nausées | 36 (15,5%) | 57 (23,1%) |
| Douleur buccale | (0,00%) | 6 (2,4%) |
| Hémorragie rectale | 3 (1,3%) | 6 (2,4%) |
| Stomatite | 6 (2,6%) | 13 (5,3%) |
| Vomissements | 11 (4,7%) | 23 (9,3%) |
| Troubles généraux et affections au point d’administration | ||
| Asthénie | 5 (2,1%) | 5 (2,0%) |
| Malaise thoracique | (0,00%) | 3 (1,2%) |
| Douleur thoracique | 1 (0,4%) | 3 (1,2%) |
| Frissons | 3 (1,3%) | 6 (2,4%) |
| Fatigue | 64 (27,5%) | 73 (29,6%) |
| Maladie d’aspect grippal | (0,00%) | 3 (1,2%) |
| Effets toxiques – Catégorie et terme | Groupe témoin | Groupe de traitement |
Carboplatin+Gemcitabine + Placebo | Carboplatin+Gemcitabine + Bevacizumab | |
| (n=233) | (n=247) | |
| Inflammation des muqueuses | 5 (2,1%) | 13 (5,3%) |
| Œdème périphérique | 4 (1,7%) | 9 (3,6%) |
| Pyrexie | 5 (2,1%) | 8 (3,2%) |
| Infections et infestations | ||
| Rhinite | (0,00%) | 3 (1,2%) |
| Sinusite | 5 (2,1%) | 3 (1,2%) |
| Infection des voies urinaires | 1 (0,4%) | 3 (1,2%) |
Lésions, intoxications et complications liées à l’intervention | ||
| Contusion | 4 (1,7%) | 14 (5,7%) |
| Épreuves de laboratoire | ||
| Hausse de l’alanine aminotransférase | 3 (1,3%) | 1 (0,4%) |
| Hausse de la phosphatase alcaline sanguine | 3 (1,3%) | 2 (0,8%) |
| Hausse de la tension artérielle | (0,0%) | 4 (1,6%) |
| Baisse de l’hémoglobine | 9 (3,9%) | 11 (4,5%) |
| Baisse de la numération des neutrophiles | 12 (5,2%) | 8 (3,2%) |
| Baisse de la numération des plaquettes | 8 (3,4%) | 10 (4,0%) |
| Hausse du rapport protéines/créatinine dans l’urine | 2 (0,9%) | 3 (1,2%) |
| Baisse de la numération leucocytaire | 11 (4,7%) | 5 (2,0%) |
| Troubles métaboliques et nutritionnels | ||
| Baisse de l’appétit | 14 (6,0%) | 15 (6,1%) |
| Déshydration | 4 (1,7%) | 1 (0,4%) |
| Hypokaliémie | 5 (2,1%) | 3 (1,2%) |
| Hypomagnésémie | (0,00%) | 3 (1,2%) |
| Troubles musculo-squelettiques et des tissus conjonctifs | ||
| Arthralgie | 10 (4,3%) | 15 (6,1%) |
| Spasmes musculaires | 1 (0,4%) | 6 (2,4%) |
| Douleur musculosquelettique | 3 (1,3%) | 3 (1,2%) |
| Myalgie | 5 (2,1%) | 9 (3,6%) |
| Douleur aux extrémités | 4 (1,7%) | 10 (4,0%) |
| Troubles du système nerveux | ||
| Étourdissements | 3 (1,3%) | 13 (5,3%) |
| Dysgueusie | 9 (3,9%) | 10 (4,0%) |
| Céphalées | 22 (9,4%) | 41 (16,6%) |
| Hypoesthésie | 3 (1,3%) | 3 (1,2%) |
| Neuropathie périphérique | 7 (3,0%) | 8 (3,2%) |
| Neuropathie sensorielle périphérique | 3 (1,3%) | 1 (0,4%) |
| Effets toxiques – Catégorie et terme | Groupe témoin | Groupe de traitement |
Carboplatin+Gemcitabine + Placebo | Carboplatin+Gemcitabine + Bevacizumab | |
| (n=233) | (n=247) | |
| Insomnie | 1 (0,4%) | 6 (2,4%) |
| Troubles rénaux et urinaires | ||
| Protéinurie | 7 (3,0%) | 49 (19,8%) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 4 (1,7%) | 4 (1,6%) |
| Dysphonie | 4 (1,7%) | 18 (7,3%) |
| Dyspnée | 7 (3,0%) | 10 (4,0%) |
| Dyspnée à l’effort | 4 (1,7%) | 4 (1,6%) |
| Épistaxis | 24 (10,3%) | 106 (42,9%) |
| Congestion nasale | 2 (0,9%) | 5 (2,0%) |
| Douleur oropharyngée | 3 (1,3%) | 7 (2,8%) |
| Rhinorrhée | 4 (1,7%) | 17 (6,9%) |
| Congestion des sinus | 1 (0,4%) | 4 (1,6%) |
| Troubles de la peau et des tissus sous-cutanés | 7 (3,0%) | 12 (4,9%) |
| Alopécie | (0,00%) | 5 (2,0%) |
| Sécheresse de la peau | (0,00%) | 3 (1,2%) |
| Ecchymose | 3 (1,3%) | 4 (1,6%) |
| Érythème | 2 (0,9%) | 6 (2,4%) |
| Pétéchies | 4 (1,7%) | 4 (1,6%) |
| Prurit | 14 (6,0%) | 17 (6,9%) |
| Éruption cutanée | (0,0%) | 5 (2,0%) |
| Décoloration de la peau | (0,0%) | 3 (1,2%) |
| Troubles vasculaires | ||
| Thrombose veineuse profonde | 1 (0,4%) | 4 (1,6%) |
| Bouffées vasomotrices | 4 (1,7%) | 4 (1,6%) |
| Hypertension | 15 (6,4%) | 80 (32,4%) |
| Thrombose | (0,00%) | 4 (1,6%) |
Les manifestations indésirables les plus fréquentes (≥ 20 %) observées dans le groupe sous bévacizumab ont été les suivantes : anémie, neutropénie, thrombopénie, douleurs abdominales, constipation, diarrhée, nausées, vomissements, fatigue, arthralgie, dorsalgie, étourdissements, céphalées, insomnie, toux, dyspnée, épistaxis, alopécie, éruption cutanée et hypertension. Les réactions indésirables les plus fréquentes (≥ 20 %) observées dans le groupe sous chimiothérapie étaient les suivantes : anémie, neutropénie, thrombopénie, douleurs abdominales, constipation, diarrhée, nausées, vomissements, fatigue, baisse de l’appétit, céphalées, neuropathie périphérique, dyspnée, alopécie et éruption cutanée.
Dans le groupe traité par bévacizumab et le groupe traité par chimiothérapie seule, 22,3 % et 4,7 % des patientes, respectivement, ont présenté une réaction indésirable de tout grade ayant mené à
l’abandon du traitement à l’étude. Les réactions indésirables survenues en cours de traitement et ayant mené à l’abandon du traitement qui ont été observées le plus souvent ont été les suivantes : neutropénie (1,6 % dans le groupe bévacizumab vs 0,4 % dans le groupe sous chimiothérapie), thrombopénie (1,6 % vs 0,9 %), protéinurie (3,6 % vs 0,0 %), épistaxis (1,2 % vs 0,0 %) et hypertension (4,0 % vs 0,0 %).
Tableau 12 Manifestations indésirables survenues en cours de traitement chez ≥ 2 % des patientes atteintes d’un cancer de l’ovaire récidivant et sensible aux sels de platine traitées par bévacizumab + chimiothérapie et traitées par chimiothérapie seule dans l’étude AVF4095g
| Effets toxiques – Catégorie et terme | Groupe témoin | Groupe de traitement |
Carboplatin+Gemcitabine + Placebo | Carboplatin+Gemcitabine + Bevacizumab | |
| (n=233) | (n=247) | |
| Trouble des systèmes sanguin et lymphatique | ||
| Thrombopénie | 119 (51,1%) | 143 (57,9%) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 68 (29,2%) | 95 (38,5%) |
| Gastrite | (0,0%) | 5 (2,0%) |
| Saignement des gencives | 1 (0,4%) | 17 (6,9%) |
| Douleur aux gencives | (0,0%) | 8 (3,2%) |
| Glossodynie | (0,0%) | 8 (3,2%) |
| Hémorroïdes | 6 (2,6%) | 19 (7,7%) |
| Nausées | 153 (65,7%) | 179 (72,5%) |
| Douleur buccale | 3 (1,3%) | 13 (5,3%) |
| Hémorragie rectale | 10 (4,3%) | 21 (8,5%) |
| Stomatite | 16 (6,9%) | 38 (15,4%) |
| Mal de dents | 4 (1,7%) | 12 (4,9%) |
| Vomissements | 69 (29,6%) | 82 (33,2%) |
| Troubles généraux et affections au point d’administration | ||
| Douleur au point d’insertion du cathéter | 5 (2,1%) | 14 (5,7%) |
| Douleur thoracique | 9 (3,9%) | 18 (7,3%) |
| Fatigue | 175 (75,1%) | 202 (81,8%) |
| Inflammation des muqueuses | 23 (9,9%) | 38 (15,4%) |
| Troubles immunitaires | ||
| Hypersensibilité au médicament | 18 (7,7%) | 30 (12,1%) |
| Allergie saisonnière | 3 (1,3%) | 9 (3,6%) |
| Infections et infestations | ||
| Cellulite | 8 (3,4%) | 14 (5,7%) |
| Grippe | 1 (0,4%) | 9 (3,6%) |
| Herpès buccal | 2 (0,9%) | 9 (3,6%) |
| Sinusite | 21 (9,0%) | 36 (14,6%) |
| Infection des voies respiratoires supérieures | 28 (12,0%) | 42 (17,0%) |
Lésions, intoxications et complications liées à l’intervention | ||
| Contusion | 21 (9,0%) | 43 (17,4%) |
| Épreuves de laboratoire |
| Effets toxiques – Catégorie et terme | Groupe témoin | Groupe de traitement |
Carboplatin+Gemcitabine + Placebo | Carboplatin+Gemcitabine + Bevacizumab | |
| (n=233) | (n=247) | |
| Hausse de la tension artérielle | (0,0%) | 7 (2,8%) |
| Baisse de l’hémoglobine | 21 (9,0%) | 30 (12,1%) |
| Troubles métaboliques et nutritionnels | ||
| Hyperglycémie | 17 (7,3%) | 23 (9,3%) |
| Hyponatrémie | 5 (2,1%) | 12 (4,9%) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Arthralgie | 44 (18,9%) | 69 (27,9%) |
| Dorsalgie | 31 (13,3%) | 51 (20,6%) |
| Spasmes musculaires | 14 (6,0%) | 21 (8,5%) |
| Douleur musculosquelettique | 15 (6,4%) | 21 (8,5%) |
| Raideur musculosquelettique | 1 (0,4%) | 9 (3,6%) |
| Myalgie | 32 (13,7%) | 42 (17,0%) |
| Fasciite plantaire | (0,0%) | 6 (2,4%) |
| Troubles du système nerveux | ||
| Amnésie | 2 (0,9%) | 8 (3,2%) |
| Étourdissements | 39 (16,7%) | 57 (23,1%) |
| Céphalées | 70 (30,0%) | 120 (48,6%) |
| Migraine | (0,0%) | 6 (2,4%) |
| Troubles psychiatriques | ||
| Anxiété | 18 (7,7%) | 29 (11,7%) |
| Dépression | 24 (10,3%) | 34 (13,8%) |
| Insomnie | 36 (15,5%) | 51 (20,6%) |
| Troubles rénaux et urinaires | ||
| Protéinurie | 8 (3,4%) | 49 (19,8%) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 43 (18,5%) | 64 (25,9%) |
| Dysphonie | 8 (3,4%) | 33 (13,4%) |
| Dyspnée | 56 (24,0%) | 74 (30,0%) |
| Épistaxis | 33 (14,2%) | 135 (54,7%) |
| Douleur oropharyngée | 23 (9,9%) | 40 (16,2%) |
| Rhinorrhée | 9 (3,9%) | 25 (10,1%) |
| Congestion des sinus | 4 (1,7%) | 19 (7,7%) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Sécheresse de la peau | 6 (2,6%) | 13 (5,3%) |
| Trouble unguéal | 1 (0,4%) | 7 (2,8%) |
| Pétéchies | 4 (1,7%) | 13 (5,3%) |
| Prurit | 27 (11,6%) | 35 (14,2%) |
| Décoloration de la peau | (0,0%) | 5 (2,0%) |
| Troubles vasculaires | ||
| Bouffées vasomotrices | 9 (3,9%) | 15 (6,1%) |
| Bouffées de chaleur | 13 (5,6%) | 19 (7,7%) |
| Hypertension | 20 (8,6%) | 104 (42,1%) |
Cancer épithélial de l’ovaire, cancer des trompes de Fallope et cancer primaire du péritoine récidivants et résistants aux sels de platine
Tableau 13, Ensemble des effets indésirables liés au traitement, survenus à une fréquence ≥ 1 % dans les 2 groupes de traitement de l’étude M022224
Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Chimiothérapie | Chimiothérapie + bévacizumab | |
| (n=181) | (n=179) | |
| Affections hématologiques et du système lymphatique | ||
| Neutropénie | 46 (25,4 %) | 52 (29,1 %) |
| Anémie | 40 (22,1 %) | 29 (16,2 %) |
| Leucopénie | 25 (13,8 %) | 21 (11,7 %) |
| Thrombopénie | 12 (6,6 %) | 10 (5,6 %) |
| Lymphopénie | 7 (3,9 %) | 1 (0,6 %) |
| Troubles oculaires | ||
| Larmoiement accru | 0 (0,0 %) | 3 (1,7 %) |
| Troubles gastro-intestinaux | ||
| Nausées | 8 (4,4 %) | 14 (7,8 %) |
| Diarrhée | 8 (4,4 %) | 11 (6,1 %) |
| Vomissements | 13 (7,2 %) | 8 (4,5 %) |
| Constipation | 9 (5,0 %) | 6 (3,4 %) |
| Douleur au haut de l’abdomen | 1 (0,6 %) | 4 (2,2 %) |
| Douleur abdominale | 3 (1,7 %) | 3 (1,7 %) |
| Stomatite aphteuse | 1 (0,6 %) | 3 (1,7 %) |
| Dyspepsie | 1 (0,6 %) | 2 (1,1 %) |
| Œsophagite | 2 (1,1 %) | 2 (1,1 %) |
| Stomatite | 0 (0,0 %) | 2 (1,1 %) |
| Troubles généraux et affections au point d’administration | ||
| Fatigue | 38 (21,0 %) | 41 (22,9 %) |
| Inflammation des muqueuses | 10 (5,5 %) | 20 (11,2 %) |
| Pyrexie | 2 (1,1 %) | 3 (1,7 %) |
| Trouble de santé général | 1 (0,6 %) | 2 (1,1 %) |
| Œdème périphérique | 1 (0,6 %) | 2 (1,1 %) |
| Asthénie | 5 (2,8 %) | 1 (0,6 %) |
| Troubles immunitaires | ||
| Hypersensibilité | 3 (1,7 %) | 2 (1,1 %) |
| Infections et infestations | ||
| Abcès dentaire | 0 (0,0 %) | 4 (2,2 %) |
| Infection | 2 (1,1 %) | 3 (1,7 %) |
| Infection localisée | 0 (0,0 %) | 2 (1,1 %) |
| Paronychie | 1 (0,6 %) | 2 (1,1 %) |
| Infection dentaire | 0 (0,0 %) | 2 (1,1 %) |
| Infection urinaire | 3 (1,7 %) | 2 (1,1 %) |
| Infection unguéale | 2 (1,1 %) | 1 (0,6 %) |
| Bronchite | 2 (1,1 %) | 0 (0,0 %) |
Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Chimiothérapie | Chimiothérapie + bévacizumab | |
| (n=181) | (n=179) | |
| Infection fongique buccale | 2 (1,1 %) | 0 (0,0 %) |
| Investigations | ||
| Perte de poids | 4 (2,2 %) | 6 (3,4 %) |
| Gamma-glutamyl transférase (GGT) | 1 (0,6 %) | 2 (1,1 %) |
| Baisse de la numération des plaquettes | 4 (2,2 %) | 2 (1,1 %) |
| Troubles du métabolisme et de la nutrition | ||
| Perte d’appétit | 10 (5,5 %) | 8 (4,5 %) |
| Hypomagnésémie | 0 (0,0 %) | 2 (1,1 %) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Douleur aux extrémités | 1 (0,6 %) | 3 (1,7 %) |
| Douleur musculosquelettique | 3 (1,7 %) | 1 (0,6 %) |
| Troubles du système nerveux | ||
| Neuropathie sensorielle périphérique | 11 (6,1 %) | 30 (16,8 %) |
| Troubles rénaux et urinaires | ||
| Protéinurie | 0 (0,0 %) | 18 (10,1 %) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Épistaxis | 0 (0,0 %) | 9 (5,0 %) |
| Dyspnée | 0 (0,0 %) | 3 (1,7 %) |
| Embolie pulmonaire | 2 (1,1 %) | 3 (1,7 %) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Syndrome d’érythrodysesthésie palmoplantaire | 8 (4,4 %) | 19 (10,6 %) |
| Alopécie | 11 (6,1 %) | 15 (8,4 %) |
| Trouble unguéal | 1 (0,6 %) | 7 (3,9 %) |
| Toxicité unguéale | 0 (0,0 %) | 7 (3,9 %) |
| Onycholyse | 3 (1,7 %) | 7 (3,9 %) |
| Érythème | 1 (0,6 %) | 4 (2,2 %) |
| Éruption cutanée | 1 (0,6 %) | 4 (2,2 %) |
| Dystrophie unguéale | 1 (0,6 %) | 3 (1,7 %) |
| Lésion cutanée | 1 (0,6 %) | 2 (1,1 %) |
| Ulcère de la peau | 0 (0,0 %) | 2 (1,1 %) |
| Dermatite | 2 (1,1 %) | 0 (0,0 %) |
| Troubles vasculaires | ||
| Hypertension | 0 (0,0 %) | 31 (17,3 %) |
| Thrombose veineuse | 0 (0,0 %) | 2 (1,1 %) |
Les effets indésirables les plus fréquents (≥ 20 %), tous grades confondus, survenus dans le groupe traité par le bévacizumab en association avec le paclitaxel étaient la neutropénie, la fatigue, la neuropathie sensorielle périphérique, l’alopécie et l’hypertension. Les effets indésirables les plus fréquents signalés dans le groupe paclitaxel seul étaient la neutropénie, la fatigue et la neuropathie sensorielle périphérique.
Les effets indésirables les plus fréquents (≥ 20 %) survenus dans le groupe traité par le bévacizumab en association avec la doxorubicine liposomale pégylée (DLP) étaient l’inflammation des muqueuses, la fatigue, la protéinurie, le syndrome d’érythrodysesthésie palmoplantaire et l’hypertension. L’effet indésirable le plus fréquent dans le groupe DLP seule était la fatigue.
Les effets indésirables les plus fréquents (≥ 20 %) survenus dans le groupe traité par le bévacizumab en association avec le topotécan étaient la neutropénie, l’anémie et la fatigue. Les effets indésirables les plus fréquents dans le groupe topotécan seul étaient la neutropénie, l’anémie et la leucopénie.
Dans le groupe recevant le bévacizumab et le paclitaxel, 45 % des patientes ont mis fin à leur traitement en raison d’effets indésirables, contre 16,4 % des patientes du groupe paclitaxel seul. Les effets indésirables les plus fréquents (≥ 2 %) de grade 2 à 5 ayant mené à l’abandon du traitement dans le groupe bévacizumab en association avec le paclitaxel étaient les suivants : neutropénie (5,0 %), fatigue (6,7 %), neuropathie sensorielle périphérique (11,7 %), troubles unguéaux (5,0 %), dystrophie unguéale (3,3 %) et toxicité unguéale (3,3 %). Dans le groupe bévacizumab et DLP, 21,0 % des patientes ont mis fin à leur traitement en raison d’effets indésirables, contre 3,2 % des patientes du groupe DLP seule. Les effets indésirables les plus fréquents ayant mené à l’abandon du traitement dans le groupe bévacizumab en association avec la DLP étaient le syndrome d’érythrodysesthésie palmoplantaire (8,1 %) et l’hypertension (3,2 %). Dans le groupe bévacizumab et topotécan, 21,1 % des patientes ont mis fin à leur traitement en raison d’effets indésirables contre 7,9 % des patientes du groupe traité par le topotécan seul. L’effet indésirable le plus fréquent ayant mené à l’abandon du traitement dans le groupe bévacizumab en association avec le topotécan était la fatigue (3,5 %).
Chez les patientes qui avaient d’abord été réparties aléatoirement pour recevoir uniquement la chimiothérapie, 72 (40 %) sont passées au groupe bévacizumab en monothérapie après progression de leur maladie. La durée médiane de la monothérapie par le bévacizumab dans ce sous-groupe de patientes était de 11,6 semaines (min.-max. : 0 à 55). Des effets indésirables de grade 3 à 5 ont été notés chez 19 des 72 patientes (26,4 %). Seize patientes (22,2 %) ont présenté des effets indésirables de grade 3, tandis que 2 patientes (2,8 %) ont présenté des effets indésirables de grade 4 (accident ischémique transitoire et syndrome d’encéphalopathie postérieure réversible [SEPR]). Une patiente (1,4 %) a présenté une hémorragie gastro- intestinale de grade 5.
Tableau 14. Effets indésirables survenus en cours de traitement chez ≥ 2 % des patientes atteintes d’un cancer de l’ovaire récidivant et résistant aux sels de platine traitées par le bévacizumab et une chimiothérapie ou par une chimiothérapie seule (par cohorte de chimiothérapie) dans l’étude M022224
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Paclitaxel + Placebo | Paclitaxel + Bévacizumab | |
| (n=55) | (n=60) | |
| Affections hématologiques et du système lymphatique | ||
| Neutropénie | 12 (21,8 %) | 24 (40,0 %) |
| Leucopénie | 6 (10,9 %) | 9 (15,0 %) |
| Anémie | 10 (18,2 %) | 7 (11,7 %) |
| Thrombopénie | 0 (0,0 %) | 2 (3,3 %) |
| Troubles oculaires |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Paclitaxel + Placebo | Paclitaxel + Bévacizumab | |
| (n=55) | (n=60) | |
| Larmoiement accru | 0 (0,0 %) | 3 (5,0 %) |
| Conjonctivite | 0 (0,0 %) | 2 (3,3 %) |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 8 (14,5 %) | 7 (11,7 %) |
| Douleur au haut de l’abdomen | 1 (1,8 %) | 4 (6,7 %) |
| Stomatite aphteuse | 0 (0,0 %) | 3 (5,0 %) |
| Dyspepsie | 0 (0,0 %) | 2 (3,3 %) |
| Subiléus | 0 (0,0 %) | 2 (3,3 %) |
| Vomissements | 7 (12,7 %) | 2 (3,3 %) |
| Ascite | 4 (7,3 %) | 0 (0,0 %) |
| Troubles généraux et affections au point d’administration | ||
| Fatigue | 21 (38,2 %) | 20 (33,3 %) |
| Pyrexie | 3 (5,5 %) | 6 (10,0 %) |
| Inflammation des muqueuses | 0 (0,0 %) | 4 (6,7 %) |
| Détérioration générale de l’état de santé | 0 (0,0 %) | 2 (3,3 %) |
| Asthénie | 2 (3,6 %) | 0 (0,0 %) |
| Troubles hépatobiliaires | ||
| Hyperbilirubinémie | 0 (0,0 %) | 2 (3,3 %) |
| Infections et infestations | ||
| Infection | 2 (3,6 %) | 9 (15,0 %) |
| Infection urinaire | 4 (7,3 %) | 6 (10,0 %) |
| Cystite | 2 (3,6 %) | 4 (6,7 %) |
| Bronchite | 0 (0,0 %) | 2 (3,3 %) |
| Infection liée au dispositif | 0 (0,0 %) | 2 (3,3 %) |
| Sinusite | 0 (0,0 %) | 2 (3,3 %) |
| Infection des voies respiratoires | 2 (3,6 %) | 0 (0,0 %) |
| Investigations | ||
| Perte de poids | 0 (0,0 %) | 2 (3,3 %) |
| Troubles du métabolisme et de la nutrition | ||
| Perte d’appétit | 6 (10,9 %) | 3 (5,0 %) |
| Hypomagnésémie | 0 (0,0 %) | 2 (3,3 %) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Douleur musculosquelettique | 4 (7,3 %) | 3 (5,0 %) |
| Douleur osseuse | 2 (3,6 %) | 0 (0,0 %) |
| Troubles du système nerveux | ||
| Neuropathie sensorielle périphérique | 12 (21,8 %) | 22 (36,7 %) |
| Céphalées | 3 (5,5 %) | 2 (3,3 %) |
| Paresthésie | 2 (3,6 %) | 0 (0,0 %) |
| Troubles psychiatriques | ||
| Anxiété | 2 (3,6 %) | 0 (0,0 %) |
| Troubles rénaux et urinaires | ||
| Protéinurie | 0 (0,0 %) | 7 (11,7 %) |
| Fistule vésicale | 0 (0,0 %) | 2 (3,3 %) |
| Troubles respiratoires, |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Paclitaxel + Placebo | Paclitaxel + Bévacizumab | |
| (n=55) | (n=60) | |
| thoraciques et médiastinaux | ||
| Épistaxis | 0 (0,0 %) | 5 (8,3 %) |
| Dyspnée | 0 (0,0 %) | 3 (5,0 %) |
| Embolie pulmonaire | 3 (5,5 %) | 0 (0,0 %) |
| Troubles de la peau et des tissus sous- cutanés | ||
| Alopécie | 8 (14,5 %) | 12 (20,0 %) |
| Trouble unguéal | 0 (0,0 %) | 7 (11,7 %) |
| Onycholyse | 3 (5,5 %) | 7 (11,7 %) |
| Toxicité unguéale | 0 (0,0 %) | 6 (10,0 %) |
| Dystrophie unguéale | 1 (1,8 %) | 3 (5,0 %) |
| Troubles vasculaires | ||
| Hypertension | 3 (5,5 %) | 12 (20,0 %) |
| Embolie veineuse | 0 (0,0 %) | 2 (3,3 %) |
| Affections hématologiques et du système lymphatique | ||
| Anémie | 8 (12,7 %) | 11 (17,7 %) |
| Lymphopénie | 4 (6,3 %) | 0 (0,0 %) |
| Troubles gastro-intestinaux | ||
| Douleur au haut de l’abdomen | 1 (1,6 %) | 3 (4,8 %) |
| Subiléus | 5 (7,9 %) | 1 (1,6 %) |
| Troubles généraux et affections au point d’administration | ||
| Inflammation des muqueuses | 7 (11,1 %) | 18 (29,0 %) |
| Asthénie | 3 (4,8 %) | 1 (1,6 %) |
| Pyrexie | 3 (4,8 %) | 1 (1,6 %) |
| Infections et infestations | ||
| Infection urinaire | 3 (4,8 %) | 5 (8,1 %) |
| Abcès dentaire | 0 (0,0 %) | 4 (6,5 %) |
| Cystite | 1 (1,6 %) | 3 (4,8 %) |
| Bronchite | 2 (3,2 %) | 0 (0,0 %) |
| Investigations | ||
| Perte de poids | 4 (6,3 %) | 6 (9,7 %) |
| Troubles du métabolisme et de la nutrition | ||
| Déshydratation | 1 (1,6 %) | 3 (4,8 %) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Douleur musculosquelettique | 0 (0,0 %) | 2 (3,2 %) |
| Troubles du système nerveux | ||
| Neuropathie sensorielle périphérique | 0 (0,0 %) | 5 (8,1 %) |
| Céphalées | 0 (0,0 %) | 2 (3,2 %) |
| Troubles psychiatriques | ||
| Dépression | 2 (3,2 %) | 0 (0,0 %) |
| Troubles rénaux et urinaires | ||
| Protéinurie | 1 (1,6 %) | 13 (21,0 %) |
| Hydronéphrose | 3 (4,8 %) | 0 (0,0 %) |
| Troubles respiratoires, thoraciques et |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Paclitaxel + Placebo | Paclitaxel + Bévacizumab | |
| (n=55) | (n=60) | |
| médiastinaux | ||
| Épistaxis | 0 (0,0 %) | 4 (6,5 %) |
| Troubles de la peau et des tissus sous- cutanés | ||
| Syndrome d’érythrodysesthésie palmoplantaire | 8 (12,7 %) | 17 (27,4 %) |
| Érythème | 1 (1,6 %) | 4 (6,5 %) |
| Dermatite | 2 (3,2 %) | 0 (0,0 %) |
| Troubles vasculaires | ||
| Hypertension | 4 (6,3 %) | 19 (30,6 %) |
| Thrombose veineuse | 0 (0,0 %) | 2 (3,2 %) |
| Affections hématologiques et du système lymphatique | ||
| Neutropénie | 25 (39,7 %) | 21 (36,8 %) |
| Anémie | 30 (47,6 %) | 17 (29,8 %) |
| Leucopénie | 13 (20,6 %) | 9 (15,8 %) |
| Thrombopénie | 12 (19,0 %) | 8 (14,0 %) |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 6 (9,5 %) | 7 (12,3 %) |
| Nausées | 3 (4,8 %) | 7 (12,3 %) |
| Diarrhée | 1 (1,6 %) | 6 (10,5 %) |
| Constipation | 7 (11,1 %) | 5 (8,8 %) |
| Vomissements | 7 (11,1 %) | 5 (8,8 %) |
| Subiléus | 3 (4,8 %) | 4 (7,0 %) |
| Douleur au haut de l’abdomen | 2 (3,2 %) | 3 (5,3 %) |
| Iléus | 0 (0,0 %) | 3 (5,3 %) |
| Obstruction intestinale | 0 (0,0 %) | 2 (3,5 %) |
| Mal de dents | 0 (0,0 %) | 2 (3,5 %) |
| Ascite | 4 (6,3 %) | 1 (1,8 %) |
| Distension abdominale | 3 (4,8 %) | 0 (0,0 %) |
| Troubles généraux et affections au point d’administration | ||
| Fatigue | 12 (19,0 %) | 14 (24,6 %) |
| Détérioration générale de l’état de santé | 0 (0,0 %) | 2 (3,5 %) |
| Inflammation des muqueuses | 3 (4,8 %) | 1 (1,8 %) |
| Pyrexie | 5 (7,9 %) | 1 (1,8 %) |
| Symptômes généralisés | 2 (3,2 %) | 0 (0,0 %) |
| Infections et infestations | ||
| Infection | 4 (6,3 %) | 8 (14,0 %) |
| Infection urinaire | 6 (9,5 %) | 4 (7,0 %) |
| Rhinopharyngite | 0 (0,0 %) | 2 (3,5 %) |
| Infection dentaire | 0 (0,0 %) | 2 (3,5 %) |
| Investigations | ||
| Perte de poids | 1 (1,6 %) | 3 (5,3 %) |
| Baisse de la numération des plaquettes | 4 (6,3 %) | 2 (3,5 %) |
| Gain pondéral | 0 (0,0 %) | 2 (3,5 %) |
| Troubles du système nerveux |
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Paclitaxel + Placebo | Paclitaxel + Bévacizumab | |
| (n=55) | (n=60) | |
| Neuropathie sensorielle périphérique | 1 (1,6 %) | 5 (8,8 %) |
| Troubles rénaux et urinaires | ||
| Protéinurie | 0 (0,0 %) | 2 (3,5 %) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dyspnée | 4 (6,3 %) | 6 (10,5 %) |
| Toux | 0 (0,0 %) | 2 (3,5 %) |
Gliome malin (grade IV de l’OMS) – glioblastome
Tableau 15. Résumé des effets indésirables liés au traitement, survenus à une fréquence
≥ 1 % dans l’un des groupes de traitement de l’étude EORTC 26101
| Appareil ou système/terme normalisé | Groupe témoin | Groupe de traitement |
| Lomustine | Bévacizumab + lomustine | |
| (n=147) | (n=278) | |
| Troubles gastro-intestinaux | ||
| Nausées | 21 (14,3 %) | 57 (20,5 %) |
| Vomissements | 7 (4,8 %) | 19 (6,8 %) |
| Stomatite | 4 (2,7 %) | 21 (7,6 %) |
| Constipation | 8 (5,4 %) | 15 (5,4 %) |
| Diarrhée | 5 (3,4 %) | 18 (6,5 %) |
| Douleur abdominale | 2 (1,4 %) | 9 (3,2 %) |
| Sécheresse de la bouche | 2 (1,4 %) | 4 (1,4 %) |
| Parodontopathie | 0 (0 %) | 6 (2,2 %) |
| Hémorragie buccale | 0 (0 %) | 5 (1,8 %) |
| Reflux gastro-œsophagien pathologique | 2 (1,4 %) | 2 (0,7 %) |
| Douleur œsophagienne | 0 (0 %) | 4 (1,4 %) |
| Dyspepsie | 2 (1,4 %) | 1 (0,4 %) |
| Hémorroïdes | 0 (0 %) | 3 (1,1 %) |
| Hémorragie rectale | 0 (0 %) | 3 (1,1 %) |
| Troubles généraux et affections au point d’administration | ||
| Fatigue | 51 (34,7 %) | 143 (51,4 %) |
| Malaise | 3 (2,0 %) | 8 (2,9 %) |
| Œdème périphérique | 2 (1,4 %) | 4 (1,4 %) |
| Pyrexie | 0 (0 %) | 5 (1,8 %) |
| Troubles immunitaires | ||
| Hypersensibilité | 1 (0,7 %) | 5 (1,8 %) |
| Infections et infestations | ||
| Infection urinaire | 1 (0,7 %) | 5 (1,8 %) |
| Zona | 1 (0,7 %) | 3 (1,1 %) |
| Infection pulmonaire | 2 (1,4 %) | 2 (0,7 %) |
| Infection de plaie | 0 (0 %) | 4 (1,4 %) |
| Infection des voies respiratoires supérieures | 0 (0 %) | 3 (1,1 %) |
| Lésions, intoxications et complications |
| liées à l’intervention | ||
| Complication de la cicatrisation des plaies | 0 (0 %) | 5 (1,8 %) |
| Déhiscence de plaie | 0 (0 %) | 4 (1,4 %) |
| Investigations | ||
| Perte pondérale | 2 (1,4 %) | 9 (3,2 %) |
| Élévation de la gammaglutamyltransférase | 2 (1,4 %) | 3 (1,1 %) |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 4 (2,7 %) | 26 (9,4 %) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Arthralgie | 1 (0,7 %) | 12 (4,3 %) |
| Myalgie | 1 (0,7 %) | 7 (2,5 %) |
| Faiblesse musculaire | 0 (0 %) | 3 (1,1 %) |
| Troubles du système nerveux | ||
| Céphalées | 3 (2,0 %) | 12 (4,3 %) |
| Neuropathie sensorielle périphérique | 1 (0,7 %) | 11 (4,0 %) |
| Dysgueusie | 0 (0 %) | 7 (2,5 %) |
| Étourdissements | 1 (0,7 %) | 5 (1,8 %) |
| Hémorragie intracrânienne | 0 (0 %) | 5 (1,8 %) |
| Neuropathie motrice périphérique | 1 (0,7 %) | 3 (1,1 %) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Épistaxis | 1 (0,7 %) | 34 (12,2 %) |
| Embolie pulmonaire | 0 (0 %) | 13 (4,7 %) |
| Dysphonie | 0 (0 %) | 9 (3,2 %) |
| Dyspnée | 1 (0,7 %) | 8 (2,9 %) |
| Toux | 1 (0,7 %) | 3 (1,1 %) |
| Rhinite allergique | 1 (0,7 %) | 3 (1,1 %) |
| Pneumonite | 3 (2,0 %) | 0 (0 %) |
| Troubles de la peau et des tissus sous- cutanés | ||
| Prurit | 1 (0,7 %) | 8 (2,9 %) |
| Éruption cutanée maculopapuleuse | 3 (2,0 %) | 6 (2,2 %) |
| Alopécie | 1 (0,7 %) | 6 (2,2 %) |
| Sécheresse de la peau | 0 (0 %) | 5 (1,8 %) |
| Dermatite acnéiforme | 0 (0 %) | 3 (1,1 %) |
| Érythème | 2 (1,4 %) | 0 (0 %) |
| Troubles vasculaires | ||
| Hypertension | 2 (1,4 %) | 65 (23,4 %) |
| Embolie | 0 (0 %) | 10 (3,6 %) |
L’ensemble des effets indésirables ont été recueillis auprès de 425 patients admis à l’étude EORTC 26101 et ayant reçu la lomustine en monothérapie ou le bévacizumab associé à la lomustine. Tous les participants à l’étude avaient présenté une première progression de la maladie après la radiothérapie concomitante/chimiothérapie adjuvante administrée pour le traitement du glioblastome. Parmi les patients ayant abandonné l’un des traitements à l’étude en raison d’effets indésirables, 21,9 % étaient dans le groupe bévacizumab-lomustine, comparativement à 10,2 % des patients du groupe lomustine. Parmi les patients ayant reçu l’association bévacizumab-lomustine (N = 278), les effets indésirables les plus fréquents (quel que soit leur lien avec le médicament) de tout grade (≥ 20 %) comprenaient la fatigue (61,9 %), l’hypertension (33,1 %), les céphalées (31,7 %), les nausées (24,5 %) et les crises convulsives (23,7 %). Les effets indésirables de grade ≥ 3 rapportés le plus souvent et dont le taux d’incidence était d’au moins 2 %, comprenaient
l’hypertension (15,1 %), les crises convulsives (6,1 %), la fatigue (5,0 %), l’embolie pulmonaire (4,7 %), la dyspnée (2,2 %) et les infections pulmonaires (2,2 %).
Renseignements supplémentaires sur certains effets indésirables graves du médicament
Les effets indésirables suivants, signalés en fonction des critères NCI-CTC (critères communs de toxicité) pour l’évaluation de la toxicité, ont été observés chez les patients traités par le bévacizumab.
Troubles cardiovasculaires
Hypertension (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
On a observé une incidence accrue de l’hypertension (de tous grades), avec un taux allant jusqu’à 43,7 % chez les patients traités par le bévacizumab, comparativement à un taux maximal de 14 % dans le groupe témoin. Dans l’ensemble des essais cliniques portant sur toutes les indications, l’incidence globale de l’hypertension de grade 3 ou 4 selon les critères NCI-CTC chez les patients recevant le bévacizumab se situait entre 3,0 % et 17,9 %. Une hypertension de grade 4 (crise hypertensive) s’est manifestée chez au plus 1 % des patients traités par le bévacizumab, comparativement à 0,2 % au plus des patients traités par la même chimiothérapie administrée seule. L’incidence de l’hypertension chez les patientes atteintes d’un cancer de l’ovaire sensible aux sels de platine était plus élevée dans le groupe sous bévacizumab en association avec une chimiothérapie (43,7 %) que dans le groupe sous chimiothérapie seule (8,6 %). Une hypertension de grade ≥ 3 a également été observée à une incidence plus élevée dans le groupe sous bévacizumab (18,2 %) comparativement au groupe sous chimiothérapie (0,9 %).
L’hypertension était généralement bien maîtrisée par des antihypertenseurs oraux tels que des inhibiteurs de l’enzyme de conversion de l’angiotensine, des diurétiques ou des inhibiteurs calciques. Elle a rarement entraîné l’abandon du traitement par le bévacizumab ou l’hospitalisation. On a signalé, quoique très rarement, des cas d’encéphalopathie hypertensive, dont certains ont eu une issue fatale. Le traitement par ABEVMY doit être arrêté de façon permanente chez les patients qui présentent une encéphalopathie hypertensive.
L’encéphalopathie hypertensive est une complication de l’hypertension maligne. Les signes et symptômes peuvent comprendre une hypertension sévère associée à des céphalées, des nausées, des vomissements, des convulsions ou de la confusion. L’encéphalopathie hypertensive peut être réversible si elle est traitée en réduisant progressivement la tension artérielle pour qu’elle atteigne des valeurs proches de la normale sur une période de plusieurs heures.
Syndrome d’encéphalopathie postérieure réversible (SEPR) (anciennement connu sous le nom de syndrome de leucoencéphalopathie postérieure réversible [SLPR]) (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Trois cas de SEPR (deux cas confirmés et un cas non confirmé) ont été signalés dans une étude clinique portant sur le cancer de l’ovaire récidivant et sensible aux sels de platine. Le syndrome a été signalé à un taux d’incidence maximal de 0,8 % dans les études cliniques.
Les symptômes de SEPR disparaissent ou s’atténuent généralement en quelques jours, mais des séquelles neurologiques peuvent perdurer.
Deux cas de SEPR ont été signalés dans une étude clinique portant sur le cancer de l’ovaire récidivant et résistant aux sels de platine (une patiente recevant le traitement à l’étude a présenté un SEPR de grade 3 et une patiente recevant la monothérapie après permutation a présenté un SEPR de grade 4).
Thromboembolie (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Thromboembolie artérielle
On a observé une incidence accrue des manifestations thromboemboliques artérielles chez les patients traités par le bévacizumab, quelle que soit l’indication, y compris des accidents vasculaires cérébraux, des infarctus du myocarde, des accidents ischémiques transitoires et d’autres manifestations thromboemboliques artérielles.
Au cours des études cliniques, l’incidence globale était de 5,9 % dans les groupes prenant le bévacizumab et allait jusqu’à 1,7 % dans les groupes témoins recevant la chimiothérapie. Les manifestations thromboemboliques artérielles ont eu une issue fatale chez 0,8 % des patients recevant le bévacizumab en association avec une chimiothérapie, en comparaison de 0,5 % des patients recevant uniquement la chimiothérapie. Il s’est produit un accident vasculaire cérébral (y compris l’accident ischémique transitoire) chez 2,3 % des patients traités par le bévacizumab et 0,5 % des patients recevant la chimiothérapie seule. Un infarctus du myocarde est survenu chez 1,4 % des patients traités par le bévacizumab, comparativement à 0,7 % des sujets du groupe témoin.
Des patients atteints d’un cancer colorectal métastatique qui ne pouvaient pas être traités par l’irinotécan ont été inclus dans l’essai clinique AV2192g, dans le cadre duquel des manifestations thromboemboliques artérielles ont été notées chez 11 % (11/100) des patients recevant le bévacizumab et 5,8 % (6/104) des patients du groupe témoin ne recevant que la chimiothérapie.
Lors de l’étude EORTC 26101, la fréquence des manifestations thromboemboliques d’origine artérielle de tous les grades, survenues chez des patients ayant présenté une première récidive du glioblastome, était comparable entre le groupe bévacizumab-lomustine et le groupe lomustine en monothérapie (11,5 % vs 10,9 %). Les accidents thromboemboliques artériels rapportés le plus souvent (chez plus de 1 % des patients, quel que soit le groupe de traitement) comprenaient l’hémiparésie (19 patients [6,8 %] dans le groupe bévacizumab-lomustine vs 11 patients [7,5 %] dans le groupe lomustine) et l’embolie (11 [4,0 %] vs 3 [2,0 %]).
Thromboembolie veineuse
Dans les essais cliniques incluant toutes les indications, l’incidence globale des manifestations thromboemboliques veineuses se situait entre 2,8 et 17,3 % dans les groupes recevant le bévacizumab et la chimiothérapie, et entre 3,2 et 15,6 % dans les groupes recevant uniquement la chimiothérapie. Les manifestations thromboemboliques veineuses incluaient des thromboses veineuses profondes et des embolies pulmonaires.
Des manifestations thromboemboliques veineuses de grade 3 à 5 ont été signalées chez au plus 7,8 % des patients traités par une chimiothérapie en association avec le bévacizumab, comparativement à 4,9 % au plus des patients recevant une chimiothérapie seule.
Les patients qui ont déjà présenté une manifestation thromboembolique veineuse peuvent avoir un risque plus élevé de récidive s’ils reçoivent ABEVMY en association avec une chimiothérapie plutôt qu’une chimiothérapie seule.
Dans un essai clinique mené auprès de patientes atteintes d’un cancer du col de l’utérus persistant, récidivant ou métastatique, des manifestations thromboemboliques veineuses de grade 3 à 5 ont été signalées chez au plus 10,6 % des patientes traitées par chimiothérapie et bévacizumab, comparativement à 5,4 % au plus des patientes traitées uniquement par chimiothérapie. L’emploi d’ABEVMY n’est pas autorisé dans le traitement du cancer du col de l’utérus.
Lors de l’étude EORTC 26101 menée auprès de patients ayant présenté une première récidive du glioblastome, le taux d’accidents thromboemboliques veineux de tous les grades était plus élevé chez les patients du groupe bévacizumab-lomustine (13/278 [4,7 %]) que chez ceux du groupe lomustine (3/147 [2,0 %]). Il a été rapporté que tous les patients ont présenté des manifestations de grade ≥ 3.
Insuffisance cardiaque congestive (ICC) (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Dans les essais cliniques sur le bévacizumab, des cas d’ICC ont été observés dans le contexte de toutes les indications étudiées jusqu’à présent en oncologie, mais surtout chez des patientes atteintes d’un cancer du sein métastatique. Dans l’étude AVF2119g, l’incidence de l’ICC de grade 3 ou plus était de 2,2 % chez les patientes traitées par le bévacizumab en association avec la capécitabine, contre 0,5 % chez les patientes traitées par la capécitabine en monothérapie. Dans l’étude E2100, l’incidence de l’ICC de grade 3 ou plus était de 2,2 % chez les patientes traitées par le bévacizumab en association avec le paclitaxel, contre 0,3 % chez les patientes traitées par le paclitaxel en monothérapie. Dans l’étude BO17708, l’incidence de l’ICC de grade 3 ou plus allait de 0 à 1,2 % chez les patientes traitées par le bévacizumab en association avec le docétaxel, contre 0 % dans le groupe docétaxel. Dans l’étude AVF3694g, l’incidence de l’ICC de grade 3 ou plus était de 2 % chez les patientes traitées par le bévacizumab en association avec des taxanes contre 0 % chez les patientes recevant uniquement des taxanes; de 2,9 % chez les patientes recevant le bévacizumab avec des anthracyclines contre 0 % chez celles recevant uniquement des anthracyclines; et de 1 % chez les patientes traitées par le bévacizumab en association avec la capécitabine contre 0,5 % chez les patientes recevant uniquement la capécitabine.
La plupart des patients ont présenté une atténuation des symptômes et/ou une amélioration de la fonction ventriculaire gauche après instauration d’un traitement médicamenteux approprié. Dans la plupart des essais sur le bévacizumab, les patients atteints d’ICC préexistante de classe II à IV selon la NYHA étaient exclus; par conséquent, on ne possède aucun renseignement sur le risque d’ICC dans cette population.
Une exposition antérieure à des anthracyclines et/ou une radiothérapie antérieure de la paroi thoracique sont des facteurs de risque possibles d’ICC.
Dans un essai clinique comptant des patients atteints d’un lymphome diffus à grandes cellules B recevant du bévacizumab avec une dose cumulative de doxorubicine excédant 300 mg/m2, on a observé une incidence accrue d’ICC. Cet essai clinique de phase III comparait un protocole comprenant le rituximab, la cyclophosphamide, la doxorubicine, la vincristine et la prednisone (R- CHOP) auquel était ajouté du bévacizumab à un protocole R-CHOP sans bévacizumab. Si dans les deux groupes, l’incidence de l’ICC était supérieure à l’incidence observée antérieurement avec un traitement par la doxorubicine, elle était plus élevée dans le groupe sous protocole R-CHOP plus bévacizumab. Ces résultats portent à croire qu’il faut envisager une surveillance clinique étroite à l’aide d’évaluations appropriées de la fonction cardiaque, comme la mesure de la fraction d’éjection du ventricule gauche, chez les patients recevant des doses cumulatives de doxorubicine supérieures à 300 mg/m2 en association avec du bévacizumab.
Fistules non gastro-intestinales (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
L’emploi du bévacizumab a été associé à des cas graves de fistules (0,8 %; 14 patients sur 1 804).
Dans un essai clinique mené auprès de patientes atteintes d’un cancer du col de l’utérus persistant, récidivant ou métastatique, on a signalé des fistules vaginales, vésicales ou touchant les voies génitales et non gastro-intestinales chez 1,8 % des patientes traitées par le bévacizumab et 1,4 % des patientes témoins. L’emploi d’ABEVMY n’est pas autorisé dans le traitement du cancer du col de l’utérus.
D’autres types de fistules dans des régions de l’organisme autres que le tube digestif (p. ex., fistules œso-trachéales, bronchopleurales, urogénitales et biliaires) ont été rarement associées (entre ≥ 0,1 % et < 1 %) aux diverses indications. On a également signalé des fistules lors de l’utilisation du produit après sa commercialisation.
Des fistules ont été signalées à divers moments pendant le traitement, entre une semaine et plus d’un an après le début du traitement par le bévacizumab; la plupart sont apparues dans les six premiers mois du traitement.
Troubles gastro-intestinaux
Perforation et fistule gastro-intestinales (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Le bévacizumab a été associé à des cas graves de perforation ou de fistule gastro-intestinales. Des cas de perforation gastro-intestinale ont été signalés dans les essais cliniques à une incidence inférieure à 1 % chez des patients atteints d’un cancer du sein métastatique ou de cancer du poumon non à petites cellules de type non épidermoïde, à une incidence pouvant atteindre 2 % chez les patientes atteintes d’un cancer de l’ovaire et à une incidence ne dépassant pas 2,7 % (y compris les fistules et les abcès gastro-intestinaux) chez des patients atteints d’un cancer colorectal métastatique (CCRm). Environ un tiers des cas graves de perforation gastro-intestinale se sont soldés par la mort du patient, ce qui représente entre 0,2 et 1 % de tous les patients traités par le bévacizumab.
Dans un essai clinique mené auprès de patientes atteintes d’un cancer du col de l’utérus persistant, récidivant ou métastatique, des perforations gastro-intestinales (peu importe le grade) ont été signalées chez 3,2 % des patientes; toutes ces patientes avaient des antécédents de radiothérapie pelvienne. L’emploi d’ABEVMY n’est pas autorisé dans le traitement du cancer du col de l’utérus. Dans les essais cliniques sur le bévacizumab, on a signalé une incidence des fistules gastro- intestinales (peu importe le grade) ne dépassant pas 2 % chez les patients atteints d’un CCRm et d’un cancer de l’ovaire, mais des fistules gastro-intestinales ont également été signalées, quoique moins fréquemment, chez les patients atteints d’autres types de cancer.
Dans un essai clinique mené auprès de patientes atteintes d’un cancer du col de l’utérus persistant, récidivant ou métastatique, l’incidence des fistules entéro-vaginales était de 8,3 % chez les patientes traitées par le bévacizumab et de 0,9 % chez les patientes témoins; toutes ces patientes avaient des antécédents de radiothérapie pelvienne. Les patientes chez qui se forment des fistules entéro-vaginales peuvent également présenter une obstruction intestinale et avoir besoin d’une intervention chirurgicale ou de stomies de dérivation. L’emploi d’ABEVMY n’est pas autorisé dans le traitement du cancer du col de l’utérus.
Lors de l’étude EORTC 26101 menée auprès de patients ayant présenté une première récidive du glioblastome, 6 (2,2 %) patients du groupe bévacizumab-lomustine ont présenté des manifestations liées à une perforation gastro-intestinale comparativement à aucun patient du groupe lomustine. La majorité des patients ont présenté des manifestations de grade ≥ 3 (4 [1,4 %] patients). Parmi les quatre patients ayant présenté des manifestations indésirables graves liées à une perforation gastro-intestinale, un cas de perforation du gros intestin a été mortel. Les manifestations se sont résolues chez 4 patients sur 6 (66,7 %).
Il n’a pas été établi de lien de causalité entre le bévacizumab, d’une part, et le processus inflammatoire intra-abdominal ainsi que la perforation gastro-intestinale, d’autre part.
Troubles génito-urinaires
Insuffisance ovarienne
Dans une sous-étude, on a évalué l’incidence des nouveaux cas d’insuffisance ovarienne, définie par une aménorrhée d’une durée de 3 mois ou plus, un taux d’hormone folliculostimulante (FSH) ≥ 30 mUI/mL et un résultat négatif à un test de grossesse par mesure de la gonadotrophine chorionique humaine (β-HCG) sérique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). De nouveaux cas d’insuffisance ovarienne ont été signalés à une fréquence plus élevée chez les patientes recevant le bévacizumab (39,0 % vs 2,6 %). L’âge ne semblait pas avoir d’effet sur l’apparition de l’insuffisance ovarienne chez les patientes réparties aléatoirement pour recevoir le protocole mFOLFOX6 et le bévacizumab par rapport aux patientes réparties aléatoirement pour recevoir le protocole mFOLFOX6. Les conclusions concernant le lien entre l’âge et le risque d’insuffisance ovarienne doivent être interprétées avec prudence, en raison du faible nombre de patientes atteintes d’insuffisance ovarienne dans cette sous-étude. Après arrêt du traitement par le bévacizumab, la fonction ovarienne est revenue à la normale chez une majorité de femmes (86 %). On ne connaît pas les effets à long terme du traitement par le bévacizumab sur la fertilité.
Protéinurie (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Dans les essais cliniques, la protéinurie était très fréquente et a été signalée chez jusqu’à 38 % des patients recevant le bévacizumab. La protéinurie variait en intensité, allant de la protéinurie à l’état de traces, cliniquement asymptomatique et passagère, au syndrome néphrotique. Une protéinurie de grade 3 a été signalée chez au plus 8,1 % des patients traités, et une protéinurie de grade 4 (syndrome néphrotique) a été observée chez au plus 1,4 % des patients traités.
Dans l’ensemble des études, les taux de protéinurie de grade 3 ou 4 allaient de 0,7 à 7,4 %. Selon une analyse exploratoire des données groupées portant sur 8 273 patients traités dans 7 essais cliniques à répartition aléatoire, 5,4 % des patients (207 sur 5 037) traités par le bévacizumab en association avec une chimiothérapie ont présenté une protéinurie de grade ≥ 2. Ces cas se sont résorbés chez 74,2 % des patients (201 sur 271). On a repris le traitement par le bévacizumab chez 41,7 % des patients (113 sur 271). De ces 113 patients, 47,8 % (54 sur 113) ont présenté un second épisode de protéinurie de grade ≥ 2.
Troubles hématologiques
Hémorragie (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Hémorragie du système nerveux central (SNC)
Des hémorragies du SNC, parfois mortelles, ont été observées dans les essais cliniques sur le bévacizumab. Il faut surveiller les patients afin de détecter tout signe ou symptôme de saignement du SNC. En cas de saignement intracrânien, il y a lieu d’arrêter l’administration du bévacizumab.
La récidive du glioblastome peut s’accompagner d’une hémorragie intracrânienne. Lors de l’étude EORTC 26101, l’hémorragie intracrânienne a été observée chez 2,5 % des patients du groupe bévacizumab-lomustine et chez 0,7 % des patients du groupe lomustine.
Dix essais cliniques de phase III, à répartition aléatoire et comparatifs, portant sur divers cas de cancer colorectal, de cancer du rein, de cancer du poumon non à petites cellules (CPNPC), de cancer du sein et de cancer du pancréas avancés ou métastatiques ont été menés chez 8 036 patients au total. On a noté une incidence des hémorragies intracrâniennes (tous les grades)6 de
0 % à < 1 % dans les groupes témoins et les groupes recevant le bévacizumab. Par ailleurs, l’incidence des manifestations de grade 5 variait entre 0 % et < 1 % dans les groupes témoins et les groupes recevant le bévacizumab.
Hémorragie non liée au SNC
Dix-huit patients (dans les études menées chez les patients atteints d’un CPNPC) ont arrêté prématurément de prendre au moins une composante du traitement à l’étude en raison d’une hémorragie. Dans les essais cliniques sur l’ensemble des indications, l’incidence globale des hémorragies de grade 3 à 5 selon les critères NCI-CTC se situait entre 0,4 et 6,9 % chez les patients traités par le bévacizumab, comparativement à 0 à 4,5 % chez les patients du groupe témoin ne recevant que la chimiothérapie. Les hémorragies observées au cours des études cliniques sur le bévacizumab étaient principalement des hémorragies liées à la tumeur (voir ci- dessous) et des hémorragies cutanéo-muqueuses mineures (p. ex., épistaxis).
Chez les patientes atteintes d’un cancer de l’ovaire récidivant et sensible aux sels de platine, des hémorragies non liées au SNC ont été notées chez 68 % des patientes traitées par bévacizumab contre 32,6 % de patientes du groupe témoin. Des manifestations de grade 3 ont été signalés à une incidence supérieure dans le groupe sous bévacizumab (5,7 %) par rapport au groupe témoin (0,9 %). L’épistaxis était l’événement de grade 3 le plus souvent signalé dans le groupe sous bévacizumab.
Hémorragies liées à la tumeur
Des hémorragies liées à la tumeur ont été observées lors des études sur le bévacizumab. Des hémorragies pulmonaires majeures ou massives ou des hémoptysies ont été observées principalement dans les études chez des patients atteints d’un CPNCP. Ces hémorragies peuvent se produire de façon soudaine et prendre la forme d’une hémoptysie ou d’une hémorragie pulmonaire majeure ou massive. Parmi les facteurs de risque possibles (notamment la présence de cellules épidermoïdes, le traitement par des agents antirhumatismaux ou anti-inflammatoires, le traitement par des anticoagulants, une radiothérapie antérieure, un traitement par le bévacizumab, des antécédents d’athérosclérose, une tumeur de localisation centrale et la formation de cavités dans la tumeur avant ou pendant le traitement), les seules variables pour lesquelles on a pu établir une corrélation significative sur le plan statistique avec les hémorragies étaient le traitement par le bévacizumab et la présence de cellules épidermoïdes. Les patients atteints d’un CPNPC dont l’examen histologique a révélé la présence de cellules épidermoïdes ou de cellules mixtes majoritairement épidermoïdes ont été exclus des études subséquentes, tandis que les patients dont on ne connaissait pas le type histologique de la tumeur ont été inclus.
Chez les patients atteints d’un CPNPC qui n’était pas formé de cellules majoritairement épidermoïdes, on a observé des manifestations hémorragiques pulmonaires de tous grades à une fréquence pouvant atteindre 9 % avec le traitement par le bévacizumab en association avec une chimiothérapie, comparativement à une fréquence de 5 % chez les patients recevant la chimiothérapie seulement. On a observé des manifestations hémorragiques pulmonaires de grade 3 à 5 chez 2,3 % au plus des patients recevant le bévacizumab en association avec une chimiothérapie et chez moins de 1 % des patients recevant la chimiothérapie seulement. Une hémorragie pulmonaire ou une hémoptysie de grade 3 à 5 peut survenir soudainement et, dans jusqu’à deux tiers des cas, ces manifestations ont mené au décès du patient.
6 À noter : Parmi les 10 essais cliniques mentionnés, les 3 essais de l’ECOG (Eastern Co-operative Oncology Group) ne relevaient que les manifestations de grades 3 à 5.
Il y a eu quatre cas d’hémorragie cérébrale, dont trois de grade 4 et un de grade 2. Aucun des patients ayant une hémorragie cérébrale ne présentait de métastase cérébrale au départ.
Des hémorragies gastro-intestinales, y compris des saignements rectaux et des mélénas, ont été signalées chez les patients atteints d’un cancer colorectal et ont été jugées comme étant liées à la tumeur. On a aussi observé des hémorragies liées à la tumeur, quoique rarement, avec d’autres types de tumeurs dont le siège variait, notamment des cas d’hémorragie touchant le SNC chez des patients présentant des métastases au SNC et des patients atteints de glioblastome.
Dix essais cliniques de phase III, à répartition aléatoire et comparatifs, portant sur des cas de cancer colorectal, de cancer du rein, de CPNPC, de cancer du sein et de cancer du pancréas avancés ou métastatiques ont été menés chez 8 036 patients au total. On a noté une incidence de saignements gastro-intestinaux (de tous grades)7 de < 1 % à 9 % dans les groupes témoins et de 1 % à 10 % dans les groupes recevant le bévacizumab. Par ailleurs, l’incidence des manifestations de grade 5 variait entre 0 % et < 1 % dans les groupes témoins et de 0 % à 1 % dans les groupes recevant le bévacizumab.
Hémorragies cutanéo-muqueuses
Dans l’ensemble des essais cliniques sur le bévacizumab, on a observé des hémorragies cutanéo- muqueuses chez jusqu’à 50 % des patients traités par le bévacizumab. Il s’agissait le plus souvent d’une épistaxis de grade 1 (critères NCI-CTC) ayant duré moins de 5 minutes, s’étant résorbée sans intervention médicale et n’ayant pas nécessité de modification du traitement par le bévacizumab.
Les données sur l’innocuité clinique portent à penser que la fréquence des hémorragies cutanéo- muqueuses mineures (comme l’épistaxis) dépendrait de la dose administrée.
On a aussi observé des hémorragies cutanéo-muqueuses mineures moins fréquentes dans d’autres foyers, notamment un saignement gingival ou un saignement vaginal.
Neutropénie et infections (voir 7 MISES EN GARDE ET PRÉCAUTIONS) Un taux accru de neutropénie sévère, de neutropénie fébrile ou d’infection accompagnée ou non de neutropénie sévère, dont l’issue était fatale dans certains cas, a été observé chez les patients traités avec certains types de schémas chimiothérapeutiques myélotoxiques ou myélosuppresseurs administrés en association avec le bévacizumab, comparativement à la chimiothérapie administrée seule. Ces hausses ont été principalement observées chez des patients atteints d’un cancer du poumon non à petites cellules (CPNPC) de l’étude ECOG4599 traités par l’association carboplatine/paclitaxel en association avec du bévacizumab (26,2 % dans le groupe bévacizumab vs 17,2 % dans le groupe chimiothérapie) et également en association avec des agents chimiothérapeutiques myélosuppresseurs utilisés pour traiter le cancer colorectal métastatique (19,7 % dans le groupe bévacizumab vs 13,6 % dans le groupe chimiothérapie dans l’étude AVF2107g). Dans l’étude AVF4095g, les taux d’incidence rapportés étaient de 58,3 % (144/247) dans le groupe sous bévacizumab contre 53,2 % (124/233) dans le groupe sous chimiothérapie seule pour l’ensemble des événements (peu importe le grade) et de 8,1 % (20/247) contre 5,2 % (12/233) pour les événements de grade ≥ 3.
7 À noter : Parmi les 10 essais cliniques mentionnés, les 3 essais de l’ECOG (Eastern Co-operative Oncology Group) ne relevaient que les manifestations de grades 3 à 5.
Dans tous les essais cliniques sur le bévacizumab, la fréquence des décès, attribuables à la neutropénie ou à une infection, survenus dans les 21 jours ayant suivi la dernière dose de bévacizumab était généralement faible. Dans les essais sur le carcinome colorectal métastatique, la fréquence des cas mortels de neutropénie et d’infection était de 0,9 % et de 1,3 % chez les patients traités par le bévacizumab et une chimiothérapie et chez les patients traités par chimiothérapie seule, respectivement. Les manifestations survenues chez les patients traités par le bévacizumab incluaient : septicémie, fasciite nécrosante, abcès péritonéal et péritonite. Dans l’étude AVF3708, un essai non comparatif ayant mené à l’approbation du bévacizumab pour le traitement du glioblastome multiforme, parmi les 163 patients traités par le bévacizumab, un (0,6 %) est décédé à la suite d’une infection neutropénique. Dans les essais sur le CPNPC, la fréquence de décès attribuables à la neutropénie et à une infection était de 1,0 % et de 0,3 %, respectivement, chez les patients traités par le bévacizumab et une chimiothérapie et chez les patients traités par chimiothérapie seule. Les manifestations survenues chez les patients traités par le bévacizumab incluaient : infection neutropénique, neutropénie fébrile, infection, infection des voies respiratoires, pneumonie, bronchopneumonie et empyème. Aucun décès dû à une neutropénie et à une infection n’a été signalé dans l’étude AVF4095g sur le cancer de l’ovaire dans les 21 jours suivant la dernière dose du traitement à l’étude.
Lors de l’étude EORTC 26101, la fréquence de toutes les infections était de 31,3 % dans le groupe bévacizumab; celle des infections de grade 3 à 5 était de 7,9 %. Parmi tous les cas d’infections, un cas a été mortel.
Thrombopénie
Dans tous les essais cliniques sur le bévacizumab, l’incidence signalée de thrombopénie (tous grades confondus et de grade ≥ 3) survenue chez les patients traités par le bévacizumab dans les 21 jours après la dernière dose de bévacizumab était de 36,6 % et de 14,2 %, respectivement.
L’incidence de la thrombopénie était plus élevée chez les patients traités par le bévacizumab en association avec une chimiothérapie que chez les patients recevant uniquement la chimiothérapie. L’incidence de la thrombopénie de grade 3 était élevée chez les patients traités par le bévacizumab. Les sujets de plus de 65 ans semblaient présenter un risque accru de thrombopénie de grade 3 ou plus, comparativement aux patients moins âgés.
Dans l’étude AVF4095g, des cas de thrombopénie de tout grade (57,9 %; 143/247) et de grade ≥ 3 (40,1 %; 99/247) ont été observés avec bévacizumab. Au total, 262 patients ont présenté au moins une thrombopénie et/ou un épisode de saignement. Sur ce nombre, 114 patients ont eu au moins un épisode de saignement accompagné de thrombopénie ou faisant suite à une thrombopénie; le taux de saignement était plus élevé dans le groupe sous bévacizumab + chimiothérapie (56,6 %) comparativement au groupe sous placebo + chimiothérapie (27,7 %). Le délai médian avant la survenue de la thrombopénie (peu importe le grade) était de 3, 6 mois dans le groupe sous bévacizumab et de 4,9 mois dans le groupe sous chimiothérapie, et le délai avant la résolution de la thrombopénie était plus long dans le groupe sous bévacizumab (2,3 mois) que dans le groupe sous chimiothérapie (0,8 mois).
Hypersensibilité, réactions à la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Dans certains essais cliniques, des réactions anaphylactiques et de type anaphylactoïde ont été signalées à une plus grande fréquence chez les patients recevant le bévacizumab en association avec diverses chimiothérapies que chez les patients recevant seulement une chimiothérapie. Dans les essais cliniques portant sur le bévacizumab, ces réactions ont été fréquentes (jusqu’à 5 % des patients traités par le bévacizumab).
Les réactions liées à la perfusion signalées dans les essais cliniques et après la commercialisation du produit incluent : hypertension, crises hypertensives accompagnées de signes et symptômes neurologiques, respiration sifflante, désaturation en oxygène, hypersensibilité de grade 3, douleur thoracique, céphalées, frisson solennel et diaphorèse. Dans l’étude AVF4095g, des réactions anaphylactiques et d’hypersensibilité de tout grade ont été signalées chez une proportion plus élevée de patientes traitées par bévacizumab en association avec la chimiothérapie (19 %; 47/247) que de patientes traitées par la chimiothérapie en association avec un placebo (13,3 %; 31/233). Dans les deux groupes de traitement, la majorité des événements étaient de grade 1 ou 2. De même, une incidence plus élevée de réactions anaphylactiques et d’hypersensibilité de grade 3 ou 4 a été observée dans le groupe sous bévacizumab en association avec la chimiothérapie (6,5 %; 16/247) comparativement au groupe sous chimiothérapie seule (3,9 %; 9/233).
Décès
Dans les essais sur le cancer colorectal métastatique, l’incidence des effets indésirables mortels survenant dans les 21 jours après la dernière dose du traitement de l’étude était de 3,3 % et de 3,4 %, respectivement, chez les patients traités par le bévacizumab et une chimiothérapie et les patients traités par une chimiothérapie seule.
Dans un essai à groupe unique sur le glioblastome multiforme, des effets indésirables mortels sont survenus chez 3,1 % des patients traités par le bévacizumab et une chimiothérapie.
Dans les essais sur le cancer du poumon non à petites cellules, des effets indésirables mortels sont survenus chez 5,7 % et 3,0 %, respectivement, des patients traités par le bévacizumab et une chimiothérapie et des patients traités par une chimiothérapie seule.
En contexte de cancer de l’ovaire, des effets indésirables mortels sont survenus chez 0,4 % des patientes traitées par le bévacizumab et une chimiothérapie et 0,4 % des patientes traitées par une chimiothérapie seule.
Dans un essai sur le cancer de l’ovaire récidivant et sensible aux sels de platine, un total de cinq patientes du groupe sous bévacizumab et une patiente du groupe sous chimiothérapie sont décédées en raison de réactions indésirables. Une patiente de chaque groupe a présenté une réaction indésirable de grade 5 en cours de traitement (hémorragie intracrânienne dans le groupe sous bévacizumab et infarctus aigu du myocarde dans le groupe sous chimiothérapie). Dans le groupe sous bévacizumab, les autres causes de décès survenant au-delà de 21 jours après la dernière dose du traitement de l’étude comprenaient une septicémie, une insuffisance respiratoire et une réaction indésirable non précisée. Par ailleurs, une autre patiente du groupe sous bévacizumab et deux autres patientes du groupe sous chimiothérapie sont décédées de causes inconnues.
Dans un essai sur le cancer de l’ovaire récidivant et résistant aux sels de platine, 9 patientes du groupe sous bévacizumab et 6 patientes du groupe sous chimiothérapie sont décédées en raison d’effets indésirables. Dans le groupe recevant le bévacizumab en association avec la chimiothérapie, les causes de décès répertoriées étaient une pneumonie par aspiration (2 patientes), une septicémie (2 patientes), un arrêt cardiaque, une insuffisance cardiopulmonaire, un trouble gastro-intestinal, une détérioration de l’état de santé général et un état de choc. Dans le groupe sous chimiothérapie, les causes de décès répertoriées étaient un choc septique (2 patientes), une insuffisance cardiaque, une défaillance de plusieurs organes, une péritonite et une hémorragie gastro-intestinale (cette dernière étant survenue après que la patiente est passée, par permutation, au bévacizumab en monothérapie).
Conditions périopératoires
Cicatrisation des plaies (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Étant donné que le bévacizumab peut nuire à la cicatrisation des plaies, les patients ayant subi une chirurgie majeure dans les 28 derniers jours ont été exclus des essais de phase III.
Dans tous les essais cliniques sur le cancer colorectal métastatique, on n’a noté aucune hausse du risque d’hémorragie postopératoire ni de complications de la cicatrisation chez les patients ayant subi une chirurgie majeure 28 à 60 jours avant le début du traitement par le bévacizumab. Une incidence accrue d’hémorragie postopératoire ou de complications de la cicatrisation des plaies a été observée dans les 60 jours suivant la chirurgie majeure si le patient était traité par le bévacizumab au moment de la chirurgie. L’incidence variait entre10 % (4/40) et 20 % (3/15). Dans l’étude AVF4095g sur le cancer de l’ovaire récidivant et sensible aux sels de platine, 4 patientes sur 247 (1,6 %) du groupe sous bévacizumab et 3 patientes sur 233 (1,3 %) du groupe sous chimiothérapie ont présenté des complications liées à la cicatrisation de plaies.
On a signalé des cas de complications graves de la cicatrisation des plaies, qui ont parfois mené au décès du patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires, Cicatrisation des plaies).
Lors de l’étude EORTC 26101, l’incidence des complications de tous les grades liées à la guérison des plaies (y compris les complications postopératoires de la cicatrisation) était plus élevée dans le groupe bévacizumab-lomustine que dans le groupe lomustine (4,7 % vs 0,7 %); il en était de même de la fréquence des manifestations de grade ≥ 3 (1,8 % vs 0,7 %).
Immunogénicité
Comme c’est le cas avec toutes les protéines thérapeutiques, il existe un risque de réaction immunitaire au bévacizumab. Dans les essais cliniques portant sur le traitement adjuvant du carcinome du côlon, 14 des 2 233 patients évaluables (0,63 %) ont obtenu un résultat positif à un test de dépistage d’anticorps anti-bévacizumab produits en cours de traitement effectué par dosage par électrochimioluminescence (ECL). De ces 14 patients, 3 ont obtenu un résultat positif à un test de dépistage d’anticorps neutralisants anti-bévacizumab par dosage immunoenzymatique (ELISA). La signification clinique de ces réactions se manifestant par la production d’anticorps anti- bévacizumab reste à établir. Aucun échantillon n’a été recueilli dans l’étude AVF4095g sur le cancer de l’ovaire sensible aux sels de platine ni dans l’étude MO22224 sur le cancer de l’ovaire résistant aux sels de platine pour l’évaluation des anticorps humains antihumains (HAHA).
Les résultats des épreuves d’immunogénicité dépendent fortement de la sensibilité et de la spécificité
de la méthode utilisée, et peuvent être influencés par plusieurs facteurs, dont la manipulation des échantillons, le moment de collecte des échantillons, les médicaments pris en concomitance et la maladie sous-jacente. Par conséquent, toute comparaison de l’incidence des anticorps dirigés contre le bévacizumab avec l’incidence d’anticorps dirigés contre d’autres produits peut être trompeuse.
Perforations de la cloison nasale
De très rares cas de perforations de la cloison nasale ont été signalés chez des patients traités par le bévacizumab.
Populations particulières
Sexe
Dans les essais cliniques sur le cancer du poumon non à petites cellules métastatique, comparativement aux patients, hommes ou femmes, recevant une chimiothérapie, les patientes traitées par le bévacizumab étaient davantage exposées aux effets indésirables de grade 3 suivants : fatigue, douleur abdominale et hypertension. Les effets indésirables de grade 1 ou 2 n’étaient pas relevés.
Personnes âgées (> 65 ans)
Au cours des essais cliniques à répartition aléatoire, les patients âgés de plus de 65 ans traités par le bévacizumab couraient un risque accru de manifestations thromboemboliques artérielles, y compris d’accident vasculaire cérébral, d’accident ischémique transitoire et d’infarctus du myocarde, de protéinurie, de leucopénie de grade 3 ou 4, de neutropénie, de thrombopénie, de diarrhée et de fatigue, que les patients âgés de 65 ans ou moins traités par le bévacizumab (voir 7 MISES EN GARDE ET PRÉCAUTIONS). On a aussi observé les réactions suivantes à une fréquence accrue chez les patients ayant plus de 65 ans : nausées de tous grades et céphalées.
Dans l’étude AVF4095g, le profil d’innocuité de bévacizumab chez les patientes atteintes d’un cancer de l’ovaire récidivant et sensible aux sels de platine et âgées de 65 ans ou plus concorde avec le profil d’innocuité global reconnu de bévacizumab noté en présence d’autres types de tumeurs. En plus du risque plus élevé d’événements chez les personnes âgées, mentionné plus haut, les cas d’hypertension, d’arthrite, de tension artérielle accrue, d’étourdissements, de perte d’appétit et de dysphonie sont survenus à une fréquence plus élevée chez les patientes âgées de l’étude AVF4095g.
On n’a observé aucune augmentation de l’incidence des autres effets indésirables, y compris la perforation gastro-intestinale, les complications de la cicatrisation des plaies et l’insuffisance cardiaque congestive, chez les patients âgés (> 65 ans) traités par le bévacizumab, comparativement aux patients de 65 ans et moins recevant le bévacizumab.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Liste 1 Effets indésirables moins fréquents (< 1 %) de nature non hématologique de grade 3
à 5 et de nature hématologique de grade 4 ou 5 selon les critères NCI-CTC survenus au cours de l’étude E4599, y compris chez les sujets des groupes témoins
Sang/moelle osseuse : hémoglobine
Troubles cardiovasculaires (arythmies) : épisode vasovagal, bradycardie sinusale, arythmie – autre, anomalie de la conduction, dysrythmie
Troubles cardiovasculaires (généraux) : fonction ventriculaire gauche, œdème, troponine I
cardiaque, cardiaque – autre, épanchement péricardique/péricardite, troponine T cardiaque Coagulation : toute toxicité, temps de céphaline, temps de Quick
Symptômes constitutionnels : perte de poids
Affections dermatologiques/cutanées : plaie infectieuse, alopécie, bouffées vasomotrices, prurit, dermatite due à la radiation, plaie non infectieuse, dermatite, peau – autre, urticaire Troubles endocriniens : toute toxicité, syndrome de sécrétion inappropriée d’hormone antidiurétique, hypothyroïdie
Troubles gastro-intestinaux : dysphagie, gastro-intestinale − autre, rectite, colite, iléus, dyspepsie, dysphagie − exposition de l’œsophage aux radiations, fistule œsophagienne, fistule rectale/anale, gastrite, pancréatite
Troubles hémorragiques : hémorragie du système nerveux central, épistaxis, hématémèse, hémorragie – autre, saignement vaginal, hémorragie avec plaquettes de grade 3 ou 4 Troubles hépatiques : transaminase glutamique-oxalo-acétique sérique (SGOT), phosphatase alcaline, bilirubine, gamma-glutamyl-transférase (GGT), hypoalbuminémie, hépatique − autre, dysfonction/insuffisance hépatique
Infection/neutropénie fébrile : infection avec nombre inconnu de polynucléaires neutrophiles, infection liée au cathéter
Troubles du métabolisme/épreuves de laboratoire : hyperkaliémie, amylase, hypoglycémie, hypercholestérolémie, hypocalcémie, hypercalcémie, hypermagnésémie, hypernatrémie, hypertriglycéridémie, hyperuricémie, hypomagnésémie, lipase, métabolique – autre, acidose, alcalose
Troubles musculosquelettiques : ostéonécrose
Troubles neurologiques : niveau de conscience altéré, ataxie, dépression, neurologique − autre, trouble de l’élocution, hallucinations, insomnie, crise épileptique, perte de mémoire, tremblements, trouble cognitif
Troubles oculaires/visuels : toute toxicité, diplopie, cataracte, vision trouble Douleur : douleur neuropathique, douleur pleurétique, douleur hépatique, douleur pelvienne, frissons, gain de poids
Troubles pulmonaires : syndrome de détresse respiratoire de l’adulte, fibrose pulmonaire, pneumothorax, apnée, altération de la voix/stridor
Troubles rénaux/génito-urinaires : créatinine, incontinence, insuffisance rénale, rénale/génito- urinaire − autre, rétention urinaire
Syndromes : toute toxicité, syndromes – autre
Liste 2 Effets indésirables (< 4 %*) survenus au cours de l’étude AVF0757g, y compris chez les sujets des groupes témoins
Corps entier : œdème facial, infection bactérienne, œdème au point d’injection, inflammation au point d’injection, réaction au point d’injection, néoplasme, septicémie, hypertrophie abdominale, hernie, infection fongique, douleur au point d’injection, anomalie des épreuves de laboratoire, cervicalgie, raideur de la nuque, douleur au flanc, syndrome grippal
Troubles cardiovasculaires : arythmie, fibrillation auriculaire, bradycardie, ischémie cérébrale, migraine, anomalie vasculaire, trouble vasculaire, endocardite, palpitations, hypotension orthostatique, angine de poitrine, trouble cardiovasculaire, épanchement péricardique, embole pulmonaire
Troubles digestifs : trouble gastro-intestinal, hémorragie gastro-intestinale, gingivite, glossite, hématémèse, insuffisance hépatique, salivation accrue, ictère, méléna, ulcérations buccales, selles anormales, éructation, gastro-entérite, occlusion intestinale, hypertrophie des glandes salivaires, sécheresse buccale, œsophagite
Troubles endocriniens : diabète, hypothyroïdie
Troubles sanguins/lymphatiques : baisse de la prothrombine, lymphadénopathie, lymphangite, pancytopénie, thrombocytémie, leucocytose, thromboplastine accrue
Troubles du métabolisme et de la nutrition : alcalose, bilirubinémie, hausse du taux de créatinine,
hypercalcémie, hypoglycémie, hypokaliémie, hypomagnésémie, hypophosphatémie, hypovolémie, alcalose respiratoire, hausse du taux d’amylase, hyperkaliémie, trouble calcique, pertes électrolytiques, gain de poids
Troubles musculosquelettiques : trouble articulaire, fracture pathologique, trouble tendineux, secousses musculaires
Troubles nerveux : démarche anormale, hallucinations, hypertonie, incoordination, trouble du sommeil, trouble de la parole, pensées anormales, tremblements, vertige, convulsions, hyperesthésie, myoclonie, névralgie, nystagmus, augmentation des réflexes, stupeur, diminution des réflexes
Troubles respiratoires : emphysème, hypoxie, laryngite, trouble pleural, pneumothorax, trouble respiratoire
Troubles cutanés et sous-cutanés : dermatite fongique, éruption pustulaire, éruption vésiculobulleuse, sécheresse de la peau, herpès, hirsutisme, éruption maculopapulaire, décoloration de la peau, ulcère cutané
Troubles sensoriels : vision anormale, sécheresse oculaire, otite moyenne, cataracte non précisée autrement, diplopie, trouble de l’oreille, kératite
Troubles génito-urinaires : albuminurie, néphrose, nycturie, trouble mictionnel, candidose vaginale, douleur au sein, hématurie, rétention urinaire, hémorragie vaginale, dysurie
* En raison du nombre de sujets étudiés et des fréquences relevées (1 patient par groupe équivaut à < 4 %), la liste des effets indésirables représente les effets indésirables survenus chez moins de 4 % des patients.
Liste 3 Effets indésirables survenus en cours d’essai clinique (< 1 %) lors de l’étude
EORTC 26101, y compris ceux survenus chez les sujets du groupe témoin
Infections et infestations : infection unguéale, rhinite, sinusite, infection cutanée, infection anorectale, appendicite, arthrite infectieuse, bronchite, cystite, diverticulite, entérocolite infectieuse, épididymite, infection urinaire à Escherichia, gingivite, paronychie, péritonite, pharyngite, septicémie, infection des tissus mous
Troubles gastro-intestinaux : colite, dysphagie, perforation du gros intestin, distension abdominale, douleur abdominale haute, fistule anale, ulcère duodénal, gastrite, perforation gastro- intestinale, hémorragie hémorroïdaire, douleur buccale, perte de dents, mal de dents Troubles du système nerveux : ischémie cérébrale, léthargie, paresthésie, somnolence, amnésie, aphasie, écoulement de liquide céphalorachidien, trouble de l’attention, dysarthrie, hémiparésie, syndrome d’encéphalopathie postérieure réversible
Troubles de la peau et des tissus sous-cutanés : onychomadèse, pétéchies, ulcère de décubitus, dermatite bulleuse, trouble unguéal, striures unguéales, onychoclasie
Troubles vasculaires : hématome, bouffée vasomotrice, thrombose veineuse profonde, bouffées congestives, hypotension, phlébite, vascularite
Troubles oculaires : sécheresse oculaire, surproduction lacrymale, cécité, cécité unilatérale, rétinopathie, vision trouble
Troubles musculosquelettiques et des tissus conjonctifs : douleur osseuse, douleur au cou, douleur aux extrémités, spasmes musculaires, trouble des tissus mous
Troubles généraux et affections au point d’administration : frissons, détérioration de l’état de santé général, réaction au point d’injection, œdème localisé, douleur thoracique d’origine non cardiaque, œdème
Troubles rénaux et urinaires : lésions rénales aiguës, cystite non infectieuse, protéinurie, incontinence urinaire
Troubles respiratoires, thoraciques et médiastinaux : douleur oropharyngée, toux productive Investigations : gain pondéral
Affections hématologiques et du système lymphatique : neutropénie fébrile, purpura thrombopénique thrombotique
Troubles cardiaques : dysfonction ventriculaire gauche, palpitations
Lésions, intoxications et complications liées à l’intervention : réaction à la perfusion Troubles du métabolisme et de la nutrition : déshydratation, hyperglycémie Troubles psychiatriques : état confusionnel, insomnie Troubles hépatobiliaires : hypertension portale Troubles immunitaires : réaction anaphylactique
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives
Anomalies des résultats hématologiques et biochimiques
Anomalies des résultats des analyses de laboratoire
Le traitement par le bévacizumab peut être associé à une baisse de la numération des neutrophiles et des globules blancs et à une protéinurie.
Dans les essais cliniques, on a observé une incidence accrue (≥ 2 %) des anomalies de grade 3 ou 4 suivantes des résultats des épreuves de laboratoire chez les patients traités par le bévacizumab, comparativement aux groupes témoins : hyperglycémie, réduction de l’hémoglobine, hypokaliémie, hyponatrémie, réduction du nombre de globules blancs, thrombopénie, hausse du temps de Quick et du rapport normalisé.
Des essais cliniques ont montré que des hausses transitoires des taux de créatinine sérique (correspondant à 1,5-1,9 fois le taux observé au départ), accompagnées ou non d’une protéinurie, étaient associées à l’emploi du bévacizumab. La hausse observée des taux de créatinine sérique n’était pas associée à une incidence accrue de manifestations cliniques d’insuffisance rénale chez les patients traités par le bévacizumab.
8.5 Effets indésirables observés dans le cadre de la pharmacovigilance après
commercialisation
| Système, appareil ou organe | Réactions (fréquence)1 |
| Corps dans son ensemble | Polysérosite |
| Troubles gastro-intestinaux | Ulcère gastroduodénal (fréquence inconnue), nécrose intestinale, ulcère anastomotique |
| Troubles cardiovasculaires | Occlusion veineuse mésentérique |
| Troubles congénitaux, familiaux et génétiques | Des cas d’anomalies fœtales ont été observés chez des femmes traitées par le bévacizumab, seul ou en association avec des agents chimiothérapeutiques reconnus pour leurs effets embryotoxiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Troubles hépatobiliaires | Perforation de la vésicule biliaire (fréquence inconnue) |
| Troubles du système immunitaire | Réactions d’hypersensibilité, y compris une réaction anaphylactique et des réactions à la perfusion (fréquence inconnue); ces réactions étaient possiblement liées aux manifestations suivantes : dyspnée/difficulté à respirer, bouffée vasomotrice/rougeur/éruption cutanée, hypotension ou hypertension, désaturation en oxygène, douleurs thoraciques, rigidité et nausées/vomissements (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES). |
| Troubles du système nerveux central | Encéphalopathie hypertensive (très rare) Syndrome d’encéphalopathie postérieure réversible (SEPR) (rare) (voir 7 MISES EN GARDE ET PRÉCAUTIONS) |
| Troubles respiratoires, thoraciques et médiastinaux | Perforation du septum nasal (fréquence inconnue) Hypertension pulmonaire* (fréquence inconnue) Dysphonie (courante) |
| Troubles vasculaires | Microangiopathie thrombotique rénale, se manifestant cliniquement par une protéinurie (fréquence inconnue) (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES) Anévrismes, dissections et rupture artériels (y compris aortiques). |
Troubles musculosquelettiques et des tissus conjonctifs | Des cas d’ostéonécrose de la mâchoire (ONM) ont été observés chez des patients traités par le bévacizumab, surtout lorsque ces patients avaient reçu un traitement antérieur ou concomitant par des bisphosphonates. Des cas d’ostéonécrose touchant des parties de l’organisme autres que la mâchoire ont été observés chez les enfants et adolescents traités par le bévacizumab (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Enfants)**. |
| Infections et infestations | Fasciite nécrosante (rare), habituellement à la suite d’une complication de la cicatrisation, d’une perforation gastro- intestinale ou de la formation d’une fistule (voir 7 MISES EN GARDE ET PRÉCAUTIONS) |
1 Lorsqu’elle est indiquée, la fréquence provient des données tirées des essais cliniques.
* Les symptômes d’hypertension pulmonaire comprennent une dyspnée à l’effort, la fatigue, une syncope, des douleurs thoraciques angineuses, une hémoptysie et un phénomène de Raynaud.
** Des cas d’ostéonécrose observés chez les enfants et les adolescents lors d’essais cliniques non menés par une entreprise ont été repérés dans les données de pharmacovigilance; étant donné que ni le grade selon les critères NCI- CTC ni le taux d’incidence de ces réactions ne figuraient dans les données publiées, ces cas ont été ajoutés à la section portant sur les données recueillies après la commercialisation du produit.
Des cas d’insuffisance rénale, de septicémie, de neutropénie fébrile et de fistule non gastro- intestinale ont été signalés après la commercialisation du bévacizumab en association avec la chimiothérapie.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle sur les interactions pharmacocinétiques entre le bévacizumab et d’autres agents anticancéreux n’a été menée. Toutefois, les données actuelles donnent à penser que le bévacizumab ne modifie pas les propriétés pharmacocinétiques du 5-fluorouracile (5-FU), du carboplatine, du paclitaxel et de la doxorubicine.
9.4 Interactions médicament-médicament
Dans l’étude AVF2107g, les concentrations d’irinotécan des patients recevant l’association IFL (irinotécan, 5-fluorouracile et leucovorine) seule étaient semblables à celles des patients recevant le schéma IFL en association avec le bévacizumab. Or, les concentrations de SN38, métabolite actif de l’irinotécan, ont été analysées chez un sous-groupe de patients, soit environ 30 sujets par groupe de traitement. Les concentrations de SN38 étaient 33 % plus élevées en moyenne chez les patients recevant le schéma IFL en association avec le bévacizumab que chez ceux recevant le schéma IFL seul. Compte tenu de la forte variabilité entre les patients et de la taille limitée de l’échantillon, on ignore si la hausse observée des taux de SN38 est imputable au bévacizumab.
Une légère hausse des cas de diarrhée et de leucopénie (réputées être des effets indésirables liés à l’irinotécan) ainsi que des réductions additionnelles de la dose d’irinotécan ont été signalées chez les patients traités par le schéma IFL en association avec le bévacizumab. Une modification de la dose d’irinotécan conforme aux renseignements thérapeutiques sur l’irinotécan s’impose en cas de diarrhée, de leucopénie ou de neutropénie sévères chez les patients recevant ABEVMY et de l’irinotécan en association.
Malate de sunitinib
Lors de 2 études cliniques sur l’hypernéphrome métastatique, une anémie hémolytique microangiopathique a été signalée chez 7 des 19 patients (37 %) traités par l’association de bévacizumab (à 10 mg/kg toutes les 2 semaines) et de malate de sunitinib (à 50 mg par jour).
L’anémie hémolytique microangiopathique est un trouble hémolytique dont les signes comprennent la rupture des globules rouges, l’anémie et la thrombopénie. Par ailleurs, une hypertension (y compris des crises hypertensives), une élévation de la créatininémie et des symptômes neurologiques ont aussi été observés chez certains sujets. Toutes ces observations étaient réversibles à l’arrêt de la prise du bévacizumab et du malate de sunitinib (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Comme l’innocuité et l’efficacité d’ABEVMY en association avec le malate de sunitinib n’ont pas été établies, une telle association n’est pas recommandée.
Association avec des traitements à base de sels de platine ou de taxanes
Des taux accrus de neutropénie sévère, de neutropénie fébrile ou d’infections avec ou sans neutropénie sévère (y compris des décès) ont été observés, principalement chez des patients atteints d’un cancer du poumon non à petites cellules faisant l’objet d’un traitement à base de sels de platine ou de taxanes.
Anticorps monoclonaux anti-EGFR en association avec des schémas chimiothérapeutiques contenant du bévacizumab
Aucune étude n’a été menée sur les interactions entre ces agents. Il ne faut pas administrer d’anticorps monoclonaux anti-récepteur du facteur de croissance épidermique (EGFR) pour le traitement du cancer colorectal métastatique en association avec une chimiothérapie contenant du bévacizumab.
Radiothérapie
L’innocuité et l’efficacité de l’administration concomitante d’ABEVMY et d’une radiothérapie n’ont pas été établies.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le bévacizumab est un anticorps monoclonal humanisé recombinant qui se lie sélectivement au facteur de croissance de l’endothélium vasculaire (VEGF) humain et en neutralise l’activité biologique. Le bévacizumab comporte des régions charpentes humaines et les régions de fixation à l’antigène d’un anticorps murin humanisé qui se lie au VEGF. Le bévacizumab est composé de 214 acides aminés avec un poids moléculaire d’environ 149000 daltons. Le bevacizumab se compose de deux chaînes identiques lourdes (453 acides aminés de chaque chaîne) et légères (214 acides aminés de chaque chaîne) avec un poids moléculaire d'environ 149000 daltons.
Le bévacizumab inhibe la liaison du VEGF à ses récepteurs, FLT-1 et KDR, à la surface des cellules endothéliales. La neutralisation de l’activité biologique du VEGF réduit la vascularisation des tumeurs, ce qui a pour effet d’inhiber la croissance tumorale.
10.2 Pharmacodynamie
L’administration de bévacizumab ou de son anticorps murin parental à des modèles de xénogreffes tumorales chez des souris nudes a entraîné une activité antitumorale considérable dans les xénogreffes de tumeurs humaines, y compris des tumeurs coliques, mammaires, pancréatiques et prostatiques. La progression de la maladie métastatique était inhibée, et la perméabilité microvasculaire était réduite.
10.3 Pharmacocinétique
Les données pharmacocinétiques sur le bévacizumab proviennent de huit essais cliniques menés auprès de patients présentant des tumeurs solides. Dans tous les essais cliniques, le bévacizumab était administré en perfusion intraveineuse (i.v.). La vitesse de perfusion dépendait de la tolérabilité, la première perfusion étant administrée en 90 minutes. Dans la première étude de phase I, la pharmacocinétique du bévacizumab était linéaire à des doses variant de 1 à 10 mg/kg.
Distribution : D’après l’analyse pharmacocinétique populationnelle des données de 491 sujets ayant reçu le bévacizumab une fois par semaine, une fois toutes les 2 semaines ou toutes les 3 semaines à des doses allant de 1 à 20 mg/kg, le volume du compartiment central (Vc) était de 2,66 L et de 3,25 L chez les sujets de sexe féminin et masculin, respectivement. Les résultats indiquent aussi qu’après correction du poids corporel, les sujets de sexe masculin avaient un Vc plus important (+22 %) que les sujets de sexe féminin.
Métabolisme : L’évaluation de la biotransformation du bévacizumab chez des lapins à la suite de l’administration i.v. d’une dose unique de bévacizumab marqué au 125I a révélé un profil métabolique semblable au profil métabolique attendu d’une molécule d’IgG endogène qui ne se lie pas au VEGF. La biotransformation et l’élimination du bévacizumab sont comparables à celles d’une molécule d’IgG endogène, c.-à-d. qu’elles s’effectuent surtout par catabolisme protéolytique dans tout l’organisme, y compris les cellules endothéliales, et qu’elles ne dépendent pas principalement de l’élimination rénale ou hépatique. La fixation de l’IgG au récepteur FcRn protège la molécule du métabolisme cellulaire, d’où une demi-vie terminale prolongée.
Élimination : La clairance du bévacizumab était de 0,207 L/jour et de 0,262 L/jour chez les femmes et les hommes, respectivement. Le Vc et la clairance correspondent à une demi-vie initiale de 1,4 jour et à une demi-vie terminale de 20 jours chez les femmes et de 19 jours chez les hommes. Cette demi-vie est conforme à la demi-vie d’élimination terminale de l’IgG endogène humaine, qui est de 18 à 23 jours. D’après les résultats de l’analyse pharmacocinétique populationnelle après correction
du poids corporel, la clairance du bévacizumab était plus élevée (+26 %) chez les hommes que chez les femmes. Cependant, aucun ajustement posologique n’est nécessaire. Il n’y avait aucune corrélation entre la clairance du bévacizumab et l’âge du sujet. Chez les patients ayant un faible taux d’albumine (≤ 29 g/dL) et un taux élevé de phosphatase alcaline (≥ 484 U/L) (deux marqueurs de la gravité de la maladie), la clairance du bévacizumab était environ 20 % plus rapide que chez les patients ayant des valeurs médianes aux épreuves de laboratoire.
Populations particulières et états pathologiques
La pharmacocinétique du bévacizumab par population a été analysée afin d’évaluer les effets des caractéristiques démographiques sur l’exposition au médicament. Les résultats n’ont révélé aucune différence importante dans l’exposition au bévacizumab en fonction de l’âge lorsque le poids corporel était pris en considération.
Insuffisance hépatique
Aucune étude n’a été menée sur la pharmacocinétique du bévacizumab en présence d’insuffisance hépatique, étant donné que le foie ne constitue pas la principale voie d’élimination ou de biotransformation du bévacizumab.
Insuffisance rénale
Aucune étude n’a été menée sur la pharmacocinétique du bévacizumab en présence d’insuffisance rénale, étant donné que les reins ne constituent pas la principale voie d’élimination ou de biotransformation du bévacizumab.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les fioles au réfrigérateur, à une température de 2 à 8 °C. Garder les fioles dans leur emballage en carton afin de les protéger de la lumière. Ne pas congeler. Ne pas agiter.
ABEVMY ne contient aucun agent de conservation antimicrobien; par conséquent, il faut prendre les mesures nécessaires pour assurer la stérilité de la solution préparée. La stabilité chimique et physique en cours d'utilisation a été démontrée jusqu'à 70 jours entre 2 °C et 8 °C et pendant 15 jours entre 23 °C et 27 °C dans une solution de chlorure de sodium à 0,9 %. Le produit médicamenteux dilué peut être entreposé soit entre 2 ºC et 8 ºC pendant 70 jours au plus, soit entre 23 ºC et 27 ºC pendant 15 jours au plus. D’un point de vue microbiologique, le produit devrait être utilisé immédiatement. Si cela n’est pas le cas, la responsabilité des délais et des conditions d’entreposage en cours d’utilisation incombe à l’utilisateur, et ceux-ci ne devraient normalement pas dépasser 24 heures, à une température de 2 à 8 °C, à moins que la dilution n’ait été faite dans des conditions aseptiques validées et contrôlées.
Élimination des médicaments inutilisés ou périmés
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères. Utilisez les « systèmes de récupération » s’il en existe dans votre région.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre/
dénomination commune : bévacizumab pour injection
Nom chimique : anticorps monoclonal humanisé recombinant anti-VEGF
Formule moléculaire
et masse moléculaire : le bévacizumab est un anticorps très purifié, avec la formule moléculaire :
C6538H10000N1716O2032S44 et un poids moléculaire d’environ 149 kDa Formule développée :
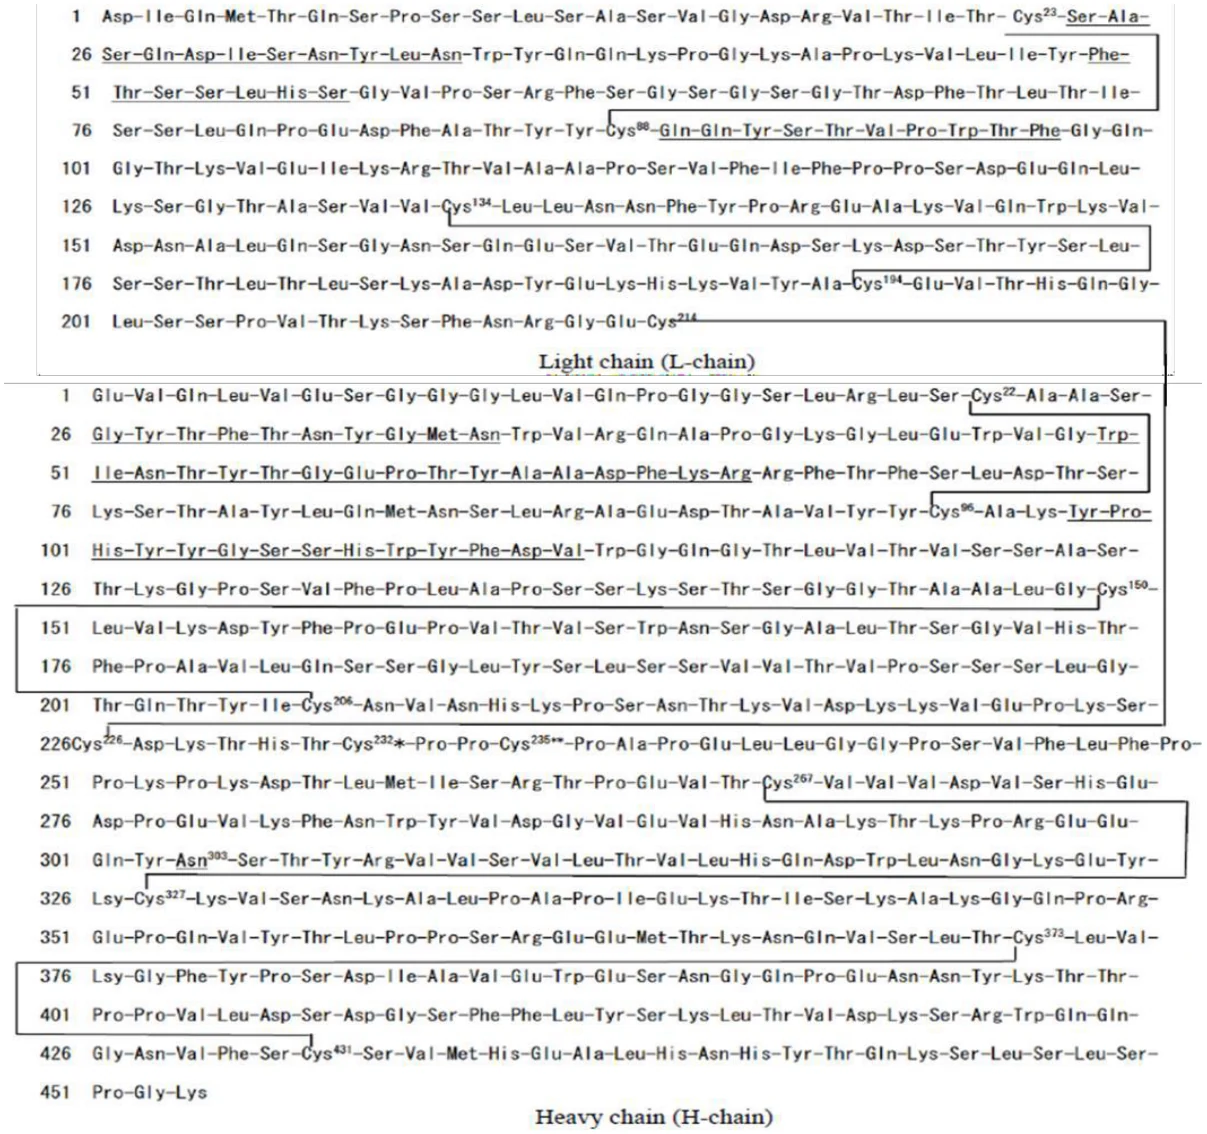
Propriétés physicochimiques : Concentré pour solution pour perfusion : liquide stérile de clair à légèrement opalescent et d’incolore à brun pâle pour perfusion intraveineuse.
14 ESSAIS CLINIQUES
14.1 Méthodes et données démographiques
Les études cliniques qui ont servi à appuyer la similarité entre ABEVMY et le médicament biologique de référence comprennent :
- L’étude MYL-1402O-1002 était une étude de pharmacocinétique à répartition aléatoire, visant à comparer l’innocuité et la tolérabilité auprès de jeunes volontaires de sexe masculin.
- L’étude MYL-1402O-3001 était une étude en double insu, à répartition aléatoire, visant à comparer l’efficacité et l’innocuité dans le traitement de patients atteints de cancer du poumon non à petites cellules non squameux de stade IV.
Un aperçu des méthodes et des données démographiques des participants à chacune des études cliniques est présenté dans le tableau 16.
Tableau 16. Résumé des méthodes et des données démographiques des patients
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets à l’étude (n) | Sexe | Âge moyen (min.-max.) |
| MYL-1402O- 1002 | Étude de pharmacocinétique de phase I, unicentrique, à 3 groupes, en mode parallèle et à répartition aléatoire, visant à comparer ABEVMY avec AVASTIN-UE et AVASTIN-EU administré à des hommes volontaires en santé. | Perfusion IV unique de 1 mg/kg sur 90 minutes Dose unique. Suivi de 99 jours | IDT = 111 MYL-1402O = 37 AVASTIN-UE = 37 AVASTIN-EU = 37 | Hommes = 111 | ABEVMY- 30 (18- 53) ans AVASTIN-UE - 31 (18- 55) ans AVASTIN-EU - 33 (20- 55) ans |
| MYL-1402O- 3001 | Étude multicentrique, en groupes parallèles et à répartition aléatoire, visant à comparer l’efficacité et l’innocuité d’ABEVMY avec AVASTIN, dans le traitement de première intention de patients atteints de cancer du poumon non à petites cellules non squameux de stade IV. | Perfusion IV de 15 mg/kg tous les 21 jours Traitement d’association avec une chimiothérapie carboplatine/ paclitaxel pour jusqu’à 6 cycles (18 semaines) suivi d’une monothérapie par le bévacizumab pendant jusqu’à 42 semaines. | IDT = 671 MYL-1402O = 337 AVASTIN-UE = 334 | IDT = 671 Hommes = 424 Femmes = 247 | ABEVMY 59,3 (23-86) ans AVASTIN, 59,2 (35-83) ans |
14.3 Études de biodisponibilité comparatives
14.3.1 Pharmacocinétique
Les résultats des comparaisons pharmacocinétiques sont présentés dans le tableau 17 ci- dessous
Étude MYL-14020-1002
Pour les 3 comparaisons par paires (ABEVMY / AVASTIN-EU, ABEVMY / AVASTIN-UE, et AVASTIN-UE/ AVASTIN-EU), l’analyse statistique pour le principal paramètre pharmacocinétique, l’ASC0-inf, ainsi que pour les paramètres pharmacocinétiques secondaires, la Cmax et l’ASC0-t, démontre que les intervalles de confiance à 90 % des rapports médicament à l’étude-médicament de référence se situaient entre 80 % et 125 pour les paramètres transformés par logarithmes naturels, soit LNASC0-inf, LNASC0-t et LNCmax.
UE = Union européenne
EU = États-Unis
ABEVMY (bevacizumab for injection) Page 70
Tableau 17 : Résumé des paramètres pharmacocinétiques pour l’étude MYL-1402O-1002
| Bévacizumab (1 mg/kg perfusé en 90 minutes) | |||||||||
| Paramètre | À l’étude1 (ABEVMY) Moyenne (CV%) géométrique | Référence2 AVASTIN-EU Moyenne (CV%) géométrique | Reference2 AVASTIN-UE Moyenne (CV%) géométrique | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % 3 | ||||
| ABEVMY/ AVASTIN-EU | ABEVMY/ AVASTIN-UE | AVASTIN-UE/ AVASTIN-EU | ABEVMY/ AVASTIN-EU | ABEVMY/ AVASTIN-UE | AVASTIN-UE/ AVASTIN-EU | ||||
ASCI (µg·h/mL) | 7663,6 (11,7%) 7612,9 | 7904,2 (13,7%) 7832,4 | 8186,4 (15,1%) 8100,9 | 97,20 | 93.98 | 103,43 | 92,32 - 102,33 % | 89,23 - 98,98 % | 98,20 - 108,93 % |
ASCT (µg·h/mL) | 7526,5 (11,8%) 7475,9 | 7764,8 (13,6%) 7695,3 | 8031,3 (14,8%) 7950,1 | 97,15 | 94,04 | 103,31 | 92,30 - 102,25 % | 89,31 - 99,01 % | 98,12 - 108,77 % |
CMAX (µg/mL) | 24,41 (11,5%) 24,26 | 25,97 (13,0%) 25,78 | 27,50 (18,7%) 27,08 | 94,09 | 89,58 | 105,04 | 89,21 – 99,24 % | 84,90 – 94,52 % | 99,55 – 110,83 % |
| Tmax 4 (h) | 2,533 (31,1 %) | 2,798 (31,6 %) | 2,338 (26,9 %) | ||||||
| T 4 ½ (h) | 374,1 (11,3 %) | 356,2 (14,0 %) | 369,1 (15,0 %) | ||||||
1 Identité du produit à l’étude.
2 Identité des produits de référence, y compris le fabricant, et l’origine (pays d’achat). 3 Indique le % de l’intervalle de confiance (c.-à-d., 90 % ou 95 %) dans l’entête de la colonne et l’énumération de l’ASCT, l’ASCI et la CMAX (si requis).
4 Exprimé uniquement en tant que moyenne arithmétique (CV%).
14.3.2 Études comparatives sur l’innocuité et l’efficacité
Efficacité
Étude MYL-14020-3001– Cancer du poumon non à petites cellules non squameux
Cette étude d’équivalence multicentrique, à répartition aléatoire, à 2 groupes en parallèle, et en double insu visait à évaluer l’efficacité et l’innocuité d’ABEVMY comparativement à AVASTIN-UE, dans le traitement de première intention du cancer du poumon non à petites cellules non squameux de stage IV en association avec une chimiothérapie par le carboplatine et le paclitaxel (CP) et, subséquemment, par une monothérapie par le bévacizumab (soit ABEVMY ou AVASTIN-UE).
Paramètre d’évaluation principal de l’efficacité
Le paramètre d’évaluation principal de l’efficacité était le taux de réponse objective (TRO) pendant les 18 premières semaines, tel qu’évalué par un examen indépendant, selon la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors). Le TOR était défini comme la proportion de patients avec réponse complète (RC) ou réponse partielle (RP) en tant que meilleure réponse globale (MRG).
L’étude a rencontré ses principaux objectifs puisque l’intervalle de confiance à 95 % du rapport de la TRG était à l’intérieur des marges d’équivalence prédéfinies de (0,73, 1,36). Consulter les résultats dans le Tableau 18.
Tableau 18. Résumé des résultats d’efficacité selon un examen indépendant : Population en IDT
ABEVMY AVASTIN-UE Total
(N=337) (N=334) (N=671) Meilleure réponse globale à la
semaine 18 N (%)
Réponse complète (RC) 2 (0,6) 3 (0,9) 5 (0,7) Réponse partielle (RP) 138 (40,9) 141 (42,2) 279 (41,6) Maladie stable (MS) 134(39,8) 144 (43,1) 278 (41,4) Non-RC/Non-MD 2 (0,6) 1 (0,3) 3 (0,4) Maladie progressive (MP) 22 (6,6) 14 (4,2) 36 (5,4)
Non évaluable (NE) 0 2 (0,6) 2 (0,3) Non mesuré (NM) 39 (11,6) 31 (9,3) 70 (10,4) Taux de réponse objective (TRO) n (%) 140 (41,5) 144 (43,1) 284 (42,3) IC à 95 % pour le TRG (%) (36,3, 46,8) (37,8, 48,4) (38,6, 46,1) Rapport du TRG et IC à 95 % 0,96 (0,81, 1,15) Le rapport est calculé en tant que TORABEVMY/TORAVASTIN.
L’intervalle de confiance bilatérale à 95 % pour le rapport des TOR est calculé selon la méthode the transformation logarithmique. La marge d’équivalence est de (0,73, 1,36)
Meilleure réponse globale à tout moment pendant les 18 premières semaines; et évaluée selon RECIST 1.1.
Innocuité
Le type, et la gravité des effets indésirables étaient comparables entre le produit biosimilaire et le produit biologique de référence. Les différences des incidences de certains effets indésirables entre les bras de traitement n’étaient pas d’importance clinique.
14.4 Immunogénicité
Étude MYL-1402O-3001
Pour l’analyse d’immunogénicité, la prise d’échantillons auprès de tous les patients était prévue aux points suivants dans le temps :
- en début d’étude, avant le Cycle 1 (W1).
avant l’administration de la bévacizumab pendant la Période 1 aux Cycles 2 (S2), 4 (S10), 6
(S16), et pendant la Période 2 au Cycle 704 (S28) et au Cycle 708 (S40)
- à la visite de suivi sur l’innocuité, lorsqu’applicable
Les échantillons d’immunogénicité ont été analysés selon une approche par paliers comprenant le dépistage, la confirmation, l’estimation des titres, et l’épreuve des anticorps neutralisants (AN). Les échantillons ont d’abord été soumis à un test de dépistage pour identifier la présence d’anticorps anti-médicament (AAM). Les échantillons identifiés comme prétendus positifs dans le test de dépistage ont ensuite été soumis au test de confirmation. Les échantillons confirmés AAM-positifs ont été davantage évalués pour l’estimation des titres AMM et pour la présence d’anticorps neutralisants (AN). L’analyse d’immunogénicité était effectuée selon des méthodes analytiques entièrement validées.
L’incidence de fixation d’AAM était semblable entre les groupes de traitement (24 [7,7 %] dans le groupe ABEVMY vs 23 [7,3 %] dans le groupe AVASTIN-UE).
En tout, 12 (3,6 %) et 16 patients (4,9 %) ont testé positif pour les AMM en début d’étude dans les groupes MYL-1402O et AVASTIN, respectivement. L’incidence de positivité d’AAM en début d’étude chez une petite proportion de patients a également été observée dans d’autres études sur le bévacizumab, ce qui pourrait être due à une possible réaction croisée avec les anticorps préexistants.
Tableau 19 Résumé global d’immunogénicité – Ensemble sur l’innocuité (jusqu’à la 42e semaine)
positif/total
n -Les taux de fixation d’AAM positifs sont basés sur les patients qui ont testé positif pour les AAM pour la période préétablie après le début de l’étude.
n*- Les résultats positifs d’anticorps neutralisants sont résumés pour les patients qui testent positifs pour les AAM. Les pourcentages sont calculés d’après le nombre de patients pour lesquels les résultats d’AAm étaient disponibles après le début de l’étude.
ABEVMY
(N=335)
AVASTIN-UE
(N=329)
n n* % n n* %
En début d’étude
Test positif 12
335
3,6
16
329
4,9 À tout moment après le début
de l’étude
Fixation positive d’AAM /total 24
310
(7,7)
23
316
(7,3) Anticorps neutralisant (AcN) 2 310 (0,6) 8 316 (2,5)
14.5 ESSAIS CLINIQUES – Médicament Biologique de Référence
Efficacité clinique
Cancer colorectal métastatique (CCRm)
L’innocuité et l’efficacité de la dose de bévacizumab recommandée (5 mg/kg de poids corporel toutes les 2 semaines) dans le traitement du carcinome métastatique du côlon ou du rectum ont été étudiées dans le cadre de 3 essais cliniques à répartition aléatoire et comparatifs contre médicament actif en association avec une chimiothérapie de première intention à base de fluoropyrimidine. Le bévacizumab a été associé à deux schémas chimiothérapeutiques :
- AVF2107g : Administration hebdomadaire d’irinotécan et d’un bolus de 5-fluorouracile et de leucovorine (schéma irinotécan, 5-fluorouracile et leucovorine [IFL]) pendant 4 semaines de chaque cycle de 6 semaines;
AVF0780g : En association avec un bolus de 5-fluorouracile et de leucovorine (5-FU/LV)
pendant 6 semaines de chaque cycle de 8 semaines (protocole de Roswell Park);
AVF2192g : En association avec un bolus de 5-fluorouracile et de leucovorine (5-FU/LV)
pendant 6 semaines de chaque cycle de 8 semaines (protocole de Roswell Park) chez les patients qui n’étaient pas des candidats optimaux au traitement de première intention par l’irinotécan.
Les 3 essais évaluaient une dose de bévacizumab de 5 mg/kg de poids corporel administrée toutes les 2 semaines et portaient sur des patients atteints d’un carcinome métastatique du colon ou du rectum n’ayant jamais été traité.
Le bévacizumab en association avec l’irinotécan, le 5-fluorouracile et la leucovorine (IFL) en traitement de première intention du carcinome métastatique du côlon ou du rectum (étude AVF2107g)
Il s’agissait d’un essai clinique de phase III, à répartition aléatoire, à double insu et comparatif contre médicament actif, évaluant le bévacizumab en association avec le schéma IFL dans le traitement de première intention du carcinome métastatique du côlon ou du rectum. Huit cent treize (813) patients ont été répartis aléatoirement pour recevoir le schéma IFL et un placebo (groupe 1) ou le schéma IFL et le bévacizumab (5 mg/kg toutes les 2 semaines, groupe 2) (voir tableau 20). Un troisième groupe de 110 patients a reçu un bolus de 5-FU/LV et du bévacizumab (groupe 3). L’inscription au groupe 3 a été arrêtée, tel que prévu dans le protocole d’étude, dès que l’innocuité du traitement associant le bévacizumab et le schéma IFL a été établie et considérée comme acceptable.
Tableau 20. Schémas thérapeutiques dans l’étude AVF2107g
| Traitement | Dose de départ | Schéma d’administration | |
| Groupe 1 | Irinotécan 5-Fluorouracil Leucovorin | 125 mg/m2 IV 500 mg/m2 IV 20 mg/m2 IV | Administré 1 fois par semaine pendant 4 semaines toutes les 6 semaines |
| Placebo | IV | Toutes les 2 semaines | |
| Groupe 2 | Irinotécan 5-Fluorouracil Leucovorin | 125 mg/ m2 IV 500 mg/ m2 IV 20 mg/ m2 IV | Administré 1 fois par semaine pendant 4 semaines toutes les 6 semaines |
| Bévacizumab | 5 mg/kg IV | Toutes les 2 semaines | |
| Groupe 3 | 5-Fluorouracil Leucovorin | 500 mg/ m2 IV 500 mg/ m2 IV | Administré 1 fois par semaine pendant 6 semaines toutes les 8 semaines |
| Bévacizumab | 5 mg/kg IV | Toutes les 2 semaines |
5-fluorouracile : injection du bolus i.v. immédiatement après la leucovorine
Leucovorine : injection du bolus i.v. (sur 1-2 minutes) immédiatement après chaque dose d’irinotécan. i.v. = par voie intraveineuse
Le critère d’évaluation principal de l’efficacité dans cet essai était la durée de la survie. L’ajout du bévacizumab au schéma IFL a entraîné une augmentation statistiquement significative de la survie globale (SG) (voir tableau 21 et figure 1).
Les bienfaits cliniques du bévacizumab, tels que mesurés par la survie, ont été constatés dans tous les sous-groupes de patients définis au préalable, notamment en fonction de l’âge, du sexe, de l’indice fonctionnel, du siège de la tumeur primaire, du nombre d’organes atteints et de la durée de l’atteinte métastatique (voir figure 3).
Les résultats relatifs à l’efficacité du bévacizumab administré en association avec le schéma chimiothérapeutique IFL sont présentés au tableau 21 et aux figures 1 et 2 (courbes de Kaplan- Meier de la durée de la survie et de la survie sans progression [SSP]).
Tableau 21. Résultats relatifs à l’efficacité dans l’étude AVF2107g
Groupe 1
IFL+ Placebo
Groupe 2
IFL + bévacizumab*
Nombre de patients 411 402
Survie globale
Médiane (mois) 15,6 20,3 RRI** (IC à 95 %) 14,29-16,99 18,46-24,18 IC à 95 % 0,66 (0,54; 0,81) Valeur p 0,00004 Survie sans progression
Médiane (mois) 6,2 10,6 IC à 95 % 5,59-7,66 9,03-11,04 RRI (IC à 95 %) 0,54 (0,45; 0,66) Valeur p < 0,00001 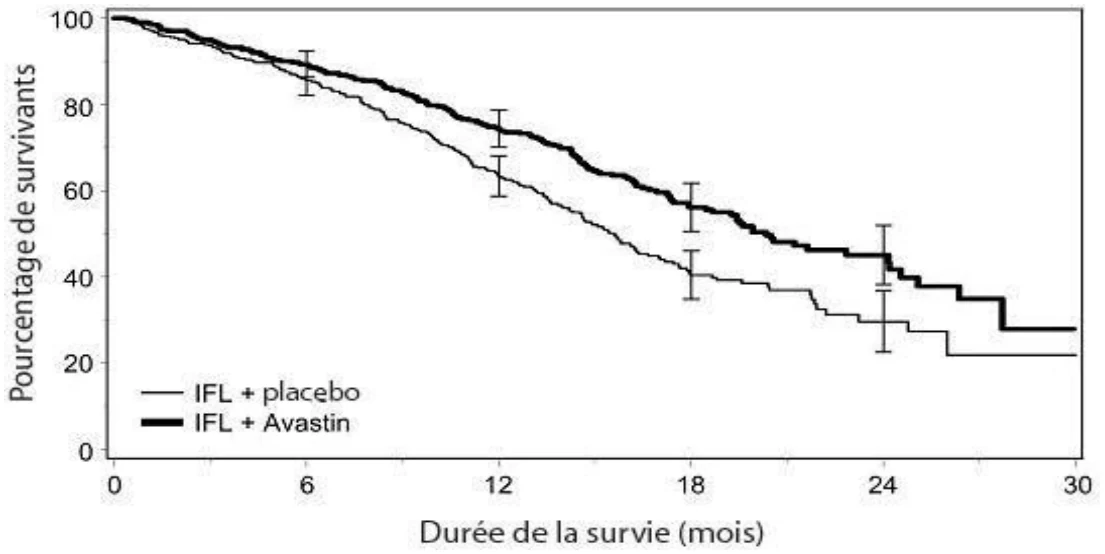
Groupe 1 IFL+ Placebo Groupe 2 IFL + bévacizumab* | |
Nombre de patients Taux de réponse global Taux (pour cent) IC à 95 % Valeur p Durée de la réponse Médiane (mois) 25e-75e percentile (mois) | 411 402 34,8 44,8 30,2-39,6 39,9-49,8 0,0036 7,1 10,4 4,7-11,8 6,7-15,0 |
5 mg/kg toutes les 2 semaines
** Comparativement au groupe témoin
IC = intervalle de confiance; IFL = irinotécan, 5-fluorouracile et leucovorine; RRI = rapport des risques instantanés
Chez les 110 patients du groupe 3 (5-FU/LV + bévacizumab), la SG médiane était de 18,3 mois, la survie médiane sans progression, de 8,8 mois, le taux de réponse global, de 39 % et la durée médiane de la réponse, de 8,5 mois.
Figure 1 Courbe de Kaplan-Meier d’estimation de la survie globale dans l’étude
AVF2107g
Figure 2 Survie sans progression avec le traitement de première intention dans l’étude AVF2107g
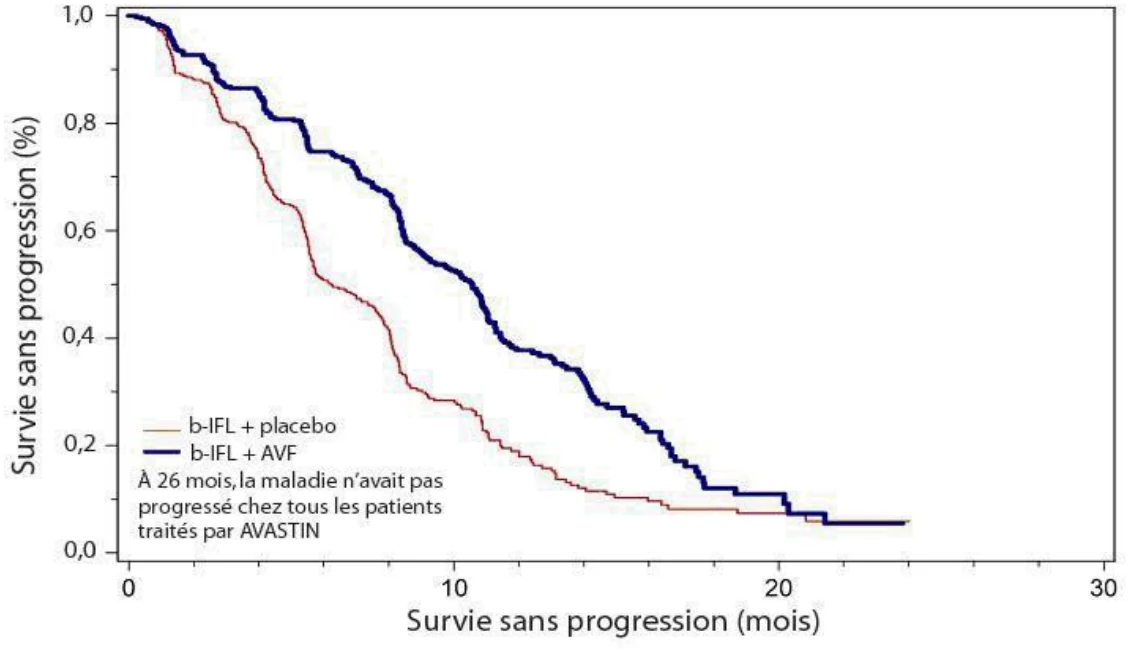
Figure 3 Durée de la survie en fonction des facteurs de risque initiaux dans l’étude
AVF2107g
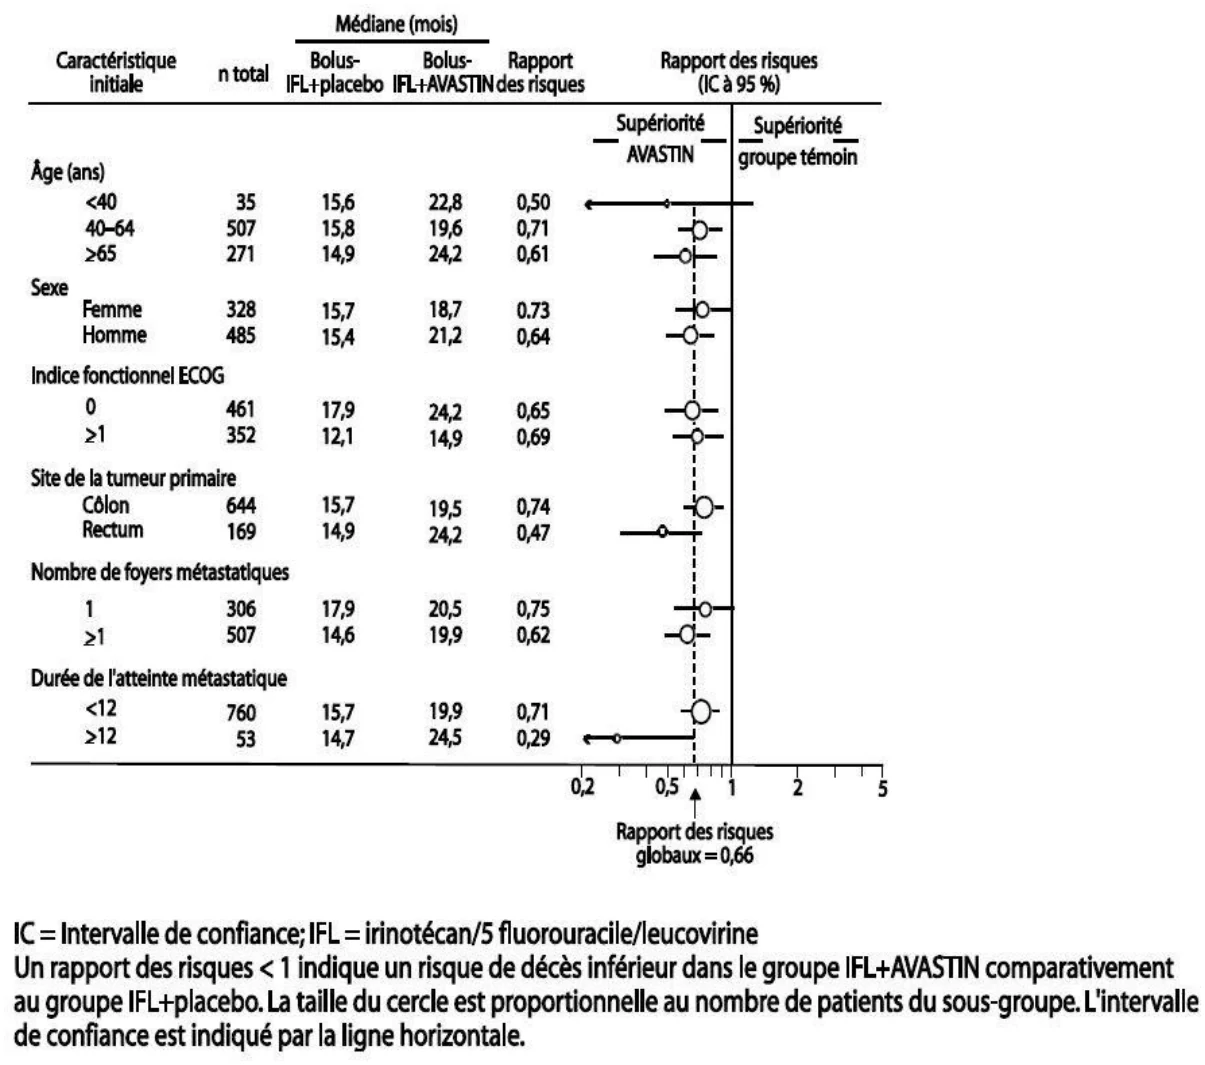
Le bévacizumab en association avec le schéma chimiothérapeutique 5-FU/LV dans le traitement de première intention du carcinome métastatique du côlon ou du rectum chez des patients qui n’étaient pas des candidats optimaux au traitement de première intention par l’irinotécan (étude AVF2192g)
Il s’agissait d’un essai clinique de phase II, à répartition aléatoire, comparatif contre médicament actif et sans insu, évaluant le bévacizumab en association avec le 5-FU et la leucovorine (5-FU/LV) dans le traitement de première intention du CCRm chez des patients qui n’étaient pas des candidats optimaux au traitement de première intention par l’irinotécan. Pour pouvoir participer à l’essai, les patients devaient avoir une sensibilité accrue aux effets toxiques associés de l’irinotécan (≥ 65 ans, radiothérapie pelvienne ou thoracique antérieure) ou être moins susceptibles de bénéficier du traitement par l’irinotécan (indice fonctionnel ≥ 1, albuminurie initiale < 3,5 g/dL). Les patients ont été répartis aléatoirement pour recevoir le schéma 5-FU/LV et un placebo (n =105) ou le schéma 5-FU/LV et le bévacizumab (5 mg/kg toutes les 2 semaines; n = 104). Tous les traitements ont été poursuivis jusqu’à la progression de la maladie. L’âge global était de 71 ans.
L’indice fonctionnel ECOG était de 0, de 1 et de 2 chez 28,2 %, 65,1 % et 6,7 % des patients, respectivement. L’ajout du bévacizumab à raison de 5 mg/kg toutes les 2 semaines au schéma 5- FU/LV a donné lieu à des taux de réponse objective (TRO) supérieurs, à une SSP nettement plus longue et à une tendance vers une survie plus longue, comparativement au schéma chimiothérapeutique 5-FU/LV administré seul (voir tableau 22). Ces données sur l’efficacité concordent avec les résultats obtenus dans les études AVF2107g et AVF0780g.
Tableau 22. Schémas thérapeutiques dans l’étude AVF2192g
| Traitement | Dose de départ | Schéma d’administration | |
| Groupe 1 | 5-Fluorouracile Leucovorine | 500 mg/ m2 IV 500 mg/ m2 IV | Administré 1 fois par semaine pendant 6 semaines d’un cycle de 8 semaines |
| Placebo | IV | Toutes les 2 semaines | |
| Groupe 2 | 5-Fluorouracile Leucovorine | 500 mg/ m2 IV 500 mg/ m2 IV | Administré 1 fois par semaine pendant 6 semaines d’un cycle de 8 semaines |
| Bévacizumab | 5 mg/kg IV | Toutes les 2 semaines | |
5-fluorouracile : bolus i.v. (injection lente) 1 heure après le début de la perfusion de leucovorine de 2 heures Leucovorine : perfusion i.v. sur 2 heures i.v. = par voie intraveineuse | |||
Le bévacizumab en association avec le schéma chimiothérapeutique 5-FU/LV dans le traitement de première intention du carcinome métastatique du côlon ou du rectum (étude AVF0780g)
Il s’agissait d’un essai clinique de phase II, à répartition aléatoire, sans insu et comparatif contre médicament actif, évaluant le bévacizumab en association avec le schéma 5-FU/LV en traitement de première intention du CCRm. Soixante et onze (71) patients ont été répartis aléatoirement pour recevoir un bolus du schéma 5-FU/LV ou le schéma 5-FU/LV et le bévacizumab (5 mg/kg toutes les 2 semaines). Un troisième groupe de 33 patients a reçu un bolus du schéma 5-FU/LV et du bévacizumab (10 mg/kg toutes les 2 semaines). Les patients étaient traités jusqu’à la progression de la maladie. Les principaux critères d’évaluation de l’essai étaient le TRO et la SSP. L’ajout du bévacizumab, à raison de 5 mg/kg toutes les 2 semaines, au schéma 5-FU/LV a donné lieu à des TRO supérieurs, à une SSP plus longue et une tendance vers une survie plus longue, comparativement à la chimiothérapie par le schéma 5-FU/LV administrée seule (voir tableau 23). Ces données sur l’efficacité concordent avec les résultats de l’étude AVF2107g.
Tableau 23. Résultats relatifs à l’efficacité dans les études AVF0780g et AVF2192g
| AVF0780g AVF2192g | |||
5-FU/LV 5-FU/LV + bévacizumaba 5-FU/LV + bévacizumabb | 5-FU/LV + placebo | 5-FU/LV + bévacizumab | |
Nombre de patients Survie globale Médiane (mois) IC à 95 % RRIc (IC à 95 %) Valeur p Survie sans progression Médiane (mois) | 36 35 33 13,6 17,7 15,2
5,2 9 7,2 | 105 12,9 10,35-16,95 5,5 | 104 16,6 13,63-19,32 0,79 (0,56; 1,10) 0,16 9,2 |
RRI (IC à 95 %) Valeur p Taux de réponse global Taux (pour cent) IC à 95 % Valeur p Durée de la réponse Médiane (mois) 25e-75e percentile (mois) | 0,44 0,69 (0,24; 0,8) (0,38; 1,25)
16,7 40 24,2 7,0-33,5 24,4-57,8 11,7-42,6 0,029 0,43 NR 9,3 5 5,5-NR 6,1-NR 3,8-7,8 | 15,2 9,2-23,9 6,8 5,59-9,17 | 0,5 (0,34; 0,73) 0,0002 26 18,1-35,6 0,055 9,2 5,88-13,01 |
5-FU/LV = 5-fluorouracile et leucovorine; IC = intervalle de confiance; NA = non atteint; RRI = rapport des risques instantanés
a 5 mg/kg toutes les 2 semaines
b 10 mg/kg toutes les 2 semaines
c Comparativement au groupe témoin
Traitement adjuvant du cancer du côlon (CCa)
Étude BO17920
Cette étude de phase III, sans insu, à répartition aléatoire et à 3 groupes, a évalué l’efficacité et l’innocuité du bévacizumab administré à une dose équivalant à 2,5 mg/kg/semaine aux 2 semaines en association avec le protocole FOLFOX4, ou aux 3 semaines en association avec le protocole XELOX comparativement à celles du protocole FOLFOX4 administré seul comme chimiothérapie adjuvante chez 3 451 patients atteints d’un carcinome du côlon de stade II ou III à risque élevé.
On a observé un plus grand nombre de récidives et de décès attribuables à la progression de la maladie dans les deux groupes recevant le bévacizumab comparativement au groupe témoin. L’objectif principal, soit la prolongation de la survie sans maladie (SSM) chez les patients atteints d’un cancer du côlon de stade III (n = 2 867) par l’ajout du bévacizumab à l’un ou l’autre des
schémas de chimiothérapie, n’a pas été atteint. Les rapports de risque instantanés de la SSM étaient de 1,17 (intervalle de confiance [IC] à 95 % : 0,98-1,39) pour le groupe FOLFOX4 et bévacizumab et de 1,07 (IC à 95 % : 0,90-1,28) pour le groupe XELOX et bévacizumab. Au moment de la date limite clinique du suivi de fin de l’étude (qui était fixée à 2 ans après l’analyse primaire de la SSM et à au moins 5 ans après la répartition aléatoire du dernier patient), le rapport des risques instantanés non stratifié pour la SG était de 1,27 (IC à 95 % : 1,03-1,57) pour le groupe FOLFOX4 et bévacizumab et de 1,15 (IC à 95 % : 0,93-1,42) pour le groupe XELOX et bévacizumab en comparaison avec le groupe recevant seulement le protocole FOLFOX.
Cancer du poumon non à petites cellules (CPNPC) localement avancé, métastatique ou récidivant
On a évalué l’innocuité et l’efficacité de l’ajout du bévacizumab à une chimiothérapie par le carboplatine et le paclitaxel chez des patients atteints d’un CPNPC dans le cadre des études E4599 et AVF0757g.
Étude E4599
Cette étude clinique multicentrique, sans insu, à répartition aléatoire et comparative contre médicament actif, avait pour but d’évaluer le bévacizumab comme traitement de première intention chez des patients atteints d’un CPNPC localement avancé, métastatique ou récidivant qui, d’après les résultats d’un examen histologique, n’était pas formé de cellules majoritairement épidermoïdes.
Les patients ont été répartis aléatoirement de façon à recevoir la chimiothérapie à base de platine (paclitaxel à raison de 200 mg/m2 et carboplatine [ASC = 6,0] [PC], tous les deux administrés par perfusion intraveineuse [i.v.]) le premier jour de chaque cycle de 3 semaines (6 cycles au maximum), ou le schéma PC en association avec le bévacizumab, à raison de 15 mg/kg en perfusion i.v., le premier jour de chaque cycle de 3 semaines. Après six cycles de chimiothérapie par carboplatine/paclitaxel ou lors de l’arrêt prématuré de la chimiothérapie, les patients du groupe bévacizumab et carboplatine/paclitaxel ont continué à recevoir le bévacizumab en monothérapie toutes les trois semaines jusqu’à la progression de la maladie. Huit cent soixante-dix-huit (878) patients ont été répartis aléatoirement dans les deux groupes de traitement.
L’association carboplatine/paclitaxel est l’un des traitements standard utilisés dans les grands centres d’oncologie au Canada pour le CPNPC.
Pendant l’étude, 32,2 % (136/422) des patients recevant le traitement à l’étude se sont vu administrer le bévacizumab 7 à 12 fois et 21,1 % (89/422) des patients ont reçu le bévacizumab 13 fois ou plus.
Le critère d’évaluation principal était la durée de la survie. Les résultats sont présentés au tableau
24.
Tableau 24. Résultats relatifs à l’efficacité pour l’étude E4599
Groupe 1 Carboplatine/Paclitaxel | Groupe 2 Carboplatine/Paclitaxel + bévacizumab à 15 mg/kg toutes les 3 semaines | |
Nombre de patients Survie globale Médiane (mois) RRI Taux de réponse global Taux (pour cent) | 444 10,3 12,9 | 434 12,3 0,80 (p=0,003) IC à 95 % (0,69, 0,93) 29,0 (p<0,0001) |
Figure 4 Étude E4599 : courbe de Kaplan-Meier de la survie globale (tous les patients répartis aléatoirement)
Une analyse exploratoire des divers sous-groupes de patients a révélé que le traitement par le bévacizumab n’avait entraîné aucune prolongation de la survie chez les sujets de sexe féminin. Le rapport des risques instantanés (RRI) pour la survie dans les sous-groupes a été le suivant : 0,99 (IC à 95 % : 0,79-1,25; p = 0,95) chez les femmes; 0,91 (IC à 95 % : 0,72-1,14) chez les sujets de 65 ans ou plus; et 0,96 (IC à 95 % : 0,73-1,26) chez les sujets ayant présenté une perte de poids d’au moins 5 % dans les 6 mois avant l’instauration du traitement. 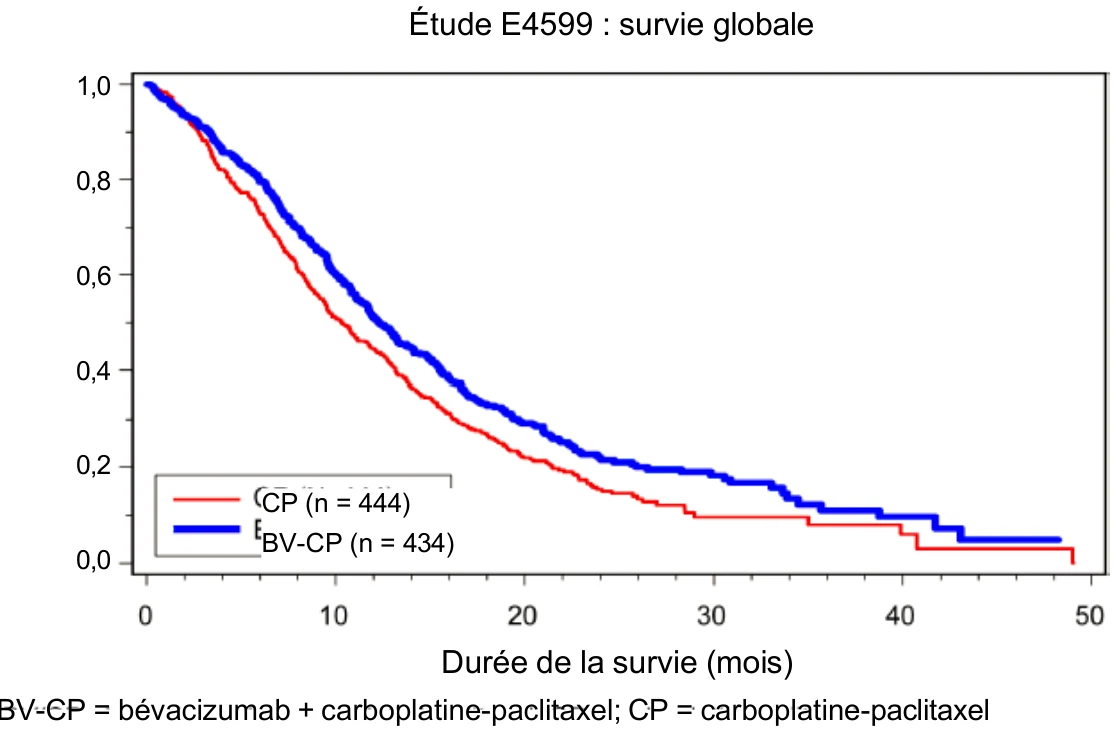
Étude E4599 : survie globale 
BV-CP = bévacizumab + carboplatine-paclitaxel; CP = carboplatine-paclitaxel 
Durée de la survie (mois)  CP (n = 444) BV-CP (n = 434)
 1,0
0,8
0,6
0,4
0,2
0,0
Dans une analyse exploratoire dont les paramètres avaient été précisés au préalable, la prolongation de la survie n’était pas uniforme dans les différents sous-groupes définis en fonction des sous-types histologiques. Dans cette étude, la majorité des patients (69,3 %) présentaient un adénocarcinome, et il s’agissait du seul sous-groupe jugé assez important pour permettre de tirer une conclusion concernant la SG. Selon une analyse exploratoire, l’ampleur de l’effet bénéfique du bévacizumab sur la SG était inférieure dans le sous-groupe de patients ne présentant pas d’adénocarcinome. Le RRI pour la survie dans les divers sous-groupes définis en fonction des sous-types histologiques était le suivant : adénocarcinome – RRI de 0,69 (IC à 95 % : 0,58-0,83); carcinome épidermoïde – RRI de 0,00 (IC à 95 % : 0,00; –); carcinome indifférencié à grandes cellules – RRI de 1,15 (IC à 95 % : 0,60-2,24); carcinome bronchioalvéolaire – RRI de 1,48 (IC à 95 % : 0,57-3,89); CPNPC non précisé autrement – RRI de 1,16 (IC à 95 % : 0,84-1,61); et autres
- RRI de 0,92 (IC à 95 % : 0,43-1,98).
Tableau 25. Sous-types histologiques dans l’étude E4599
CP N=442 N (%) | Bv15+CP N=433 N (%) | Total N=875 N (%) | |
| Adénocarcinome | 302 (68,3 %) | 300 (69,3 %) | 602 (68,8 %) |
| Carcinome épidermoïde | 2 (0,5 %) | 1 (0,2 %) | 3 (0,3 %) |
| Carcinome indifférencié à grandes cellules | 30 (6,8 %) | 18 (4,2 %) | 48 (5,5 %) |
| Cancer bronchioalvéolaire (BAC) | 11 (2,5 %) | 12 (2,8 %) | 23 (2,6 %) |
| CPNPC, non précisé autrement | 86 (19,5 %) | 79 (18,2 %) | 165 (18,9 %) |
| Autres | 11 (2,5 %) | 23 (5,3 %) | 34 (3,9 %) |
Étude AVF0757g
Le plan de l’étude de phase III déterminante (étude E4599) était fondé sur les résultats d’une étude de soutien de phase II menée précédemment, l’étude AVF0757g. Dans le cadre de cette étude de phase II multicentrique, sans insu et à répartition aléatoire, 99 patients ont été répartis dans 3 groupes de traitement : 32 patients ont été assignés au groupe témoin sous carboplatine/paclitaxel (CP), 32, au groupe recevant 7,5 mg/kg de bévacizumab toutes les 3 semaines et le schéma carboplatine/paclitaxel (BV7,5 + CP) et 35 autres, au groupe recevant 15 mg/kg de bévacizumab toutes les 3 semaines et le schéma carboplatine/paclitaxel (BV15 + CP). L’étude AVF0757g avait pour but d’évaluer l’efficacité, l’innocuité, la pharmacocinétique et la pharmacodynamie du bévacizumab en association avec une chimiothérapie par carboplatine/paclitaxel chez des patients présentant un CPNPC localement avancé, métastatique ou récidivant.
On a relevé des déséquilibres entre les groupes de traitement sur le plan des caractéristiques initiales et démographiques, notamment dans la proportion d’hommes et de femmes, de patients ayant un indice fonctionnel ECOG de 0 et des cas où la maladie était présente depuis moins d’un an, dans la prépondérance de cellules épidermoïdes établie à l’examen histologique, dans le stade du cancer (IIIb et IV) et dans les antécédents de traitement anticancéreux. Les principaux critères d’évaluation de l’efficacité étaient le temps écoulé avant la progression de la maladie et le taux de meilleure réponse confirmée tant par l’investigateur que par un centre d’évaluation indépendant (CÉI) effectuant l’évaluation en aveugle. Bien que d’après l’évaluation du CÉI, le seuil de signification statistique n’ait pas été atteint, le temps écoulé avant la progression tendait vers une amélioration (7,0 vs 6,0 mois) et c’était aussi le cas du taux de réponse (40 % vs 31 %) dans
le groupe de patients sous 15 mg/kg, comparativement au groupe témoin. Il n’y avait pas de différence statistiquement significative dans la survie entre les patients du groupe recevant 15 mg/kg et ceux du groupe témoin (14,4 vs 13,3 mois). Cependant, 19 des 32 patients ayant été assignés au groupe témoin sont passés à un groupe recevant le bévacizumab après la progression de la maladie.
Dans cette étude, la fréquence des cas graves ou mortels d’hémorragie pulmonaire a été de 31 % (4 sur 13) chez les patients traités par le bévacizumab et atteints d’un carcinome épidermoïde et de 4 % (2 sur 53) chez les patients traités par le bévacizumab et atteints d’un carcinome de type autre qu’épidermoïde. Le sous-groupe de sujets atteints d’un carcinome épidermoïde semblait présenter un risque accru d’effets toxiques et a été exclu de l’étude E4599. La fréquence de la plupart des manifestations indésirables graves, notamment l’hypertension et la protéinurie, était semblable à celle observée dans l’étude déterminante E4599. On a considéré que les autres effets indésirables (céphalées, infections des voies respiratoires, épistaxis, fièvre et éruption cutanée) pouvaient être maîtrisés.
Cancer épithélial de l’ovaire, cancer des trompes de Fallope et cancer primaire du péritoine, récidivants et sensibles aux sels de platine
Étude AVF4095g
L’innocuité et l’efficacité de bévacizumab dans le traitement de patients atteints de cancer épithélial de l’ovaire, de cancer des trompes de Fallope ou de cancer primaire du péritoine, récidivants et sensibles aux platine, n’ayant jamais reçu de chimiothérapie pour traiter le cancer actuel ni aucun traitement par bevacizumab ont été étudiées dans un essai randomisé et contrôlé par placebo de phase III mené à double insu (AVF4095g). L’étude a comparé l’effet de l’ajout de bévacizumab à une chimiothérapie par carboplatine et gemcitabine suivi d’un traitement d’entretien par bévacizumab en monothérapie jusqu’à progression de la maladie à l’effet de l’association du carboplatine et de la gemcitabine seulement.
Des patients atteints de cancer de l’ovaire, de cancer primaire du péritoine ou de carcinome des trompes de Fallope confirmés par analyse histologique et ayant récidivé plus de 6 mois après une chimiothérapie à base de sels de platine étaient inclus dans l’étude. Ces patients n’avaient pas reçu de chimiothérapie pour traiter le cancer actuel et n’avaient jamais reçu de traitement par bevacizumab ou d’autres inhibiteurs du VEGF ou d’agents ciblants les récepteurs du VEGF.
Bévacizumab a été administré en association avec le carboplatine et la gemcitabine pendant 6 à 10 cycles suivis d’un traitement continu par bévacizumab en monothérapie jusqu’à la progression de la maladie.
Les caractéristiques démographiques des patients étaient similaires dans les deux groupes de traitements. Tous les patients sauf un avaient un indice fonctionnel ECOG de 0 ou 1 au départ. L’âge médian de tous les patients randomisés était de 61 ans (écart : 28 à 87 ans). La majorité des patients étaient âgés de moins de 65 ans (63 %) et 37 % des patients avaient 65 ans ou plus. Les patients étaient surtout de race blanche (90,9 %); les patients de race asiatique et noire ou afro- américaine étaient représentés de manière égale (3,1 % chacun). Deux patients étaient natifs d’Hawaï et des autres îles du Pacifique.
Les facteurs de stratification étaient le délai avant la récidive depuis la dernière chimiothérapie à base de sels de platine (6 à 12 mois; > 12 mois) et la chirurgie cytoréductive pour traiter un cancer épithélial de l’ovaire, un cancer primaire du péritoine ou un cancer des trompes de Fallope (oui, non).
Au total, 484 patients présentant une maladie mesurable ont été randomisés dans un rapport de 1 :1 pour recevoir :
- du carboplatine (ASC4 le jour 1) et de la gemcitabine (1000 mg/m2 les jours 1 et 8) et un placebo en concomitance toutes les 3 semaines pendant au moins 6 cycles et un maximum de 10 cycles, suivi d’un placebo seul jusqu’à progression de la maladie ou survenue d’effets toxiques inacceptables;
- du carboplatine (ASC4 le jour 1) et de la gemcitabine (1000 mg/m2 les jours 1 et 8) et bévacizumab (15 mg/kg, jour 1) en concomitance toutes les 3 semaines pendant au moins 6 cycles et un maximum de 10 cycles, suivi d’un traitement par bévacizumab (15 mg/kg toutes les 3 semaines) en monothérapie jusqu’à progression de la maladie ou survenue d’effets toxiques inacceptables.
Le principal critère d’évaluation était la survie sans progression fondée sur l’évaluation de l’investigateur à l’aide des critères RECIST. Parmi les autres critères d’évaluation, on note la réponse objective, la durée de la réponse, l’innocuité et la survie globale. Un examen indépendant du principal critère d’évaluation a également été effectué et a fait ressortir une concordance avec la SSP évaluée par l’investigateur et les résultats liés au TRO. Un bienfait lié à la SG n’a pas été observé pendant cette étude.
Les résultats de l’étude sont résumés au tableau 26.
Tableau 26 Résultats liés à l’efficacité de l’étude AVF4095g
| Survie sans progression | ||
| Évaluation par l’investigateur1 | ||
Placebo + C/G (n = 242) | bevacizumab + C/G (n = 242) | |
| SSP médiane (mois) | 8,4 | 12,4 |
| Rapport des risques instantanés (IC à 95 %) | 0,484 [0,388, 0,605] | |
| valeur p | <0,0001 | |
| Taux de réponse objective | ||
| Évaluation par l’investigateur | ||
Placebo + C/G (n = 242) | bevacizumab + C/G (n = 242) | |
| % de patientes ayant eu une réponse objective | 57,4% | 78,5% |
| valeur p | <0,0001 | |
| Survie globale (analyse préliminaire)2 | ||
Placebo + C/G (n = 242) | bevacizumab + C/G (n = 242) | |
| SG médiane (mois) | 29,9 | 35,5 |
| Rapport des risques instantanés (IC à 95 %) | 0,751 [0,537, 1,052] | |
| valeur p | 0,094 | |
| Survie globale (analyse finale)3 | ||
Placebo + C/G (n = 242) | bevacizumab + C/G (n = 242) | |
| SG médiane (mois) | 32,9 | 33,6 |
| Rapport des risques instantanés (IC à 95 %) | 0,952 [0,771; 1,176] | |
| valeur p | 0,6479 | |
C = carboplatine; G = gemcitabine
1 Analyse primaire
2 Analyse stratifiée préliminaire de la survie globale précisée au protocole effectuée lorsque environ 29 % des patientes étaient décédées et testée avec un seuil de signification de 0,001 au moment de l’analyse préliminaire de la SG. 3 Analyse stratifiée finale de la survie globale effectuée lorsque environ 73 % des patientes étaient décédées; α = 0,001. Un bienfait lié à la survie globale n’a pas été observé dans cette étude.
Le taux global d’erreur de type I pour le test bilatéral du critère d’évaluation principal (SSP) a été contrôlé à un seuil de signification α de 0,05. Une seule une analyse préliminaire de futilité était prévue pour le critère d’évaluation principal (SSP). Par conséquent, le seuil de signification total α de 0,05 a été réservé à l’analyse finale de la SSP. Pour protéger le taux d’erreur à l’échelle de l’expérience lié à la réponse objective et la SG, une procédure hiérarchique a été utilisée pour vérifier les hypothèses associées aux deux critères d’évaluation. Plus précisément, le TRO a été testé avec un seuil de signification α de 0,05. Si le groupe de traitement actif était déclaré supérieur au groupe témoin quant au TRO, la SG était ensuite testée avec un seuil de signification α de 0,05; la SG préliminaire a été testée avec un seuil de signification α de 0,001, et la SG finale, avec un seuil de signification α de 0,049.
Figure 5 Estimations de Kaplan Meier de la survie sans progression fondées sur l’évaluation de l’investigateur, avec censure dans le cas de traitements non spécifiés au protocole chez les patientes randomisées
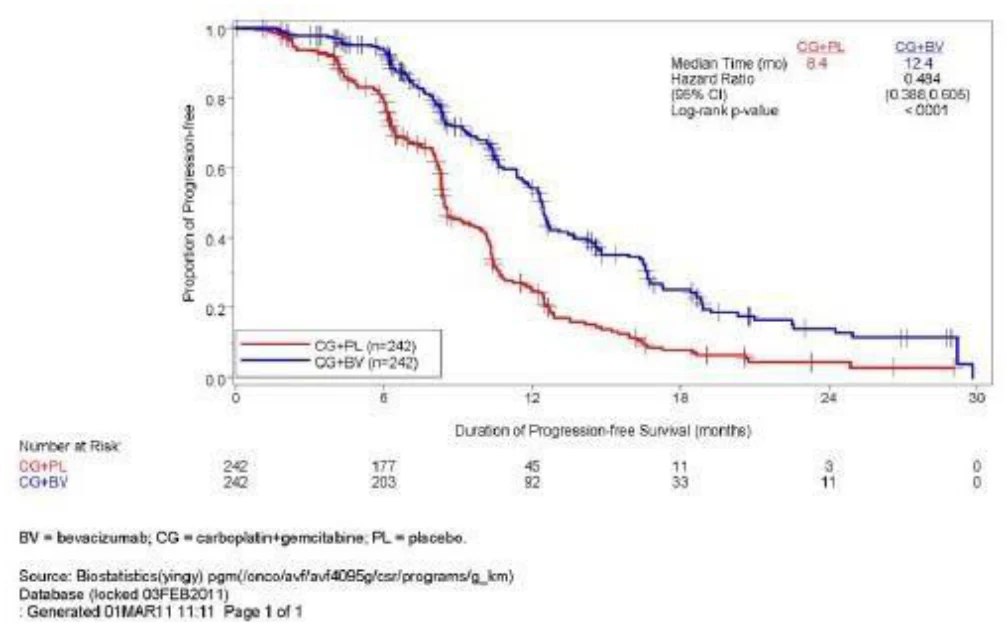
Cancer épithélial de l’ovaire, cancer des trompes de Fallope et cancer primaire du péritoine, récidivants et résistants aux sels de platine
Étude MO22224 (AURELIA)
L’étude MO22224 a évalué l’efficacité et l’innocuité du bévacizumab en association avec une chimiothérapie pour le traitement du cancer de l’ovaire récidivant et résistant aux sels de platine. Il s’agissait d’une étude sans insu de phase III, à répartition aléatoire, avec deux groupes comparant l’association du bévacizumab et d’une chimiothérapie (CT + BV) à une chimiothérapie seule (CT).
Au total, 361 patientes ont été inscrites à l’étude; elles ont reçu soit une chimiothérapie (à la discrétion de l’investigateur, les patientes ont reçu l’un des 3 agents de chimiothérapie [paclitaxel, topotécan ou doxorubicine liposomale pégylée (DLP)]) en monothérapie ou en association avec le bévacizumab :
Groupe CT (chimiothérapie seule)
- Paclitaxel à raison de 80 mg/m2 en perfusion intraveineuse (i.v.) d’une heure les jours 1, 8, 15 et 22 aux 4 semaines
- Topotécan à raison de 4 mg/m2 en perfusion i.v. de 30 minutes les jours 1, 8 et 15 aux 4 semaines; une dose de 1,25 mg/m2 pouvait aussi être administrée sur 30 minutes les jours 1 à 5 aux 3 semaines
- DLP à raison de 40 mg/m2 en perfusion i.v. à une vitesse de 1 mg/min le jour 1 seulement, aux 4 semaines; après le cycle 1, le médicament pouvait être administré en perfusion d’une heure
Groupe CT + BV (chimiothérapie en association avec le bévacizumab)
La chimiothérapie choisie était associée au bévacizumab en perfusion i.v. de
10 mg/kg aux 2 semaines (ou de 15 mg/kg aux 3 semaines si le bévacizumab était administré en association avec le topotécan à raison de 1,25 mg/m2 les jours 1 à 5 aux 3 semaines)
Les patientes inscrites à l’étude recevaient le traitement jusqu’à la progression de leur maladie ou la survenue d’effets toxiques inacceptables ou encore jusqu’à ce qu’elles demandent à être retirées de l’étude.
Les patientes admissibles à l’étude étaient atteintes d’un cancer de l’ovaire qui avait progressé dans les six mois suivant un traitement par sels de platine. Si la patiente avait été auparavant incluse dans un essai avec insu portant sur un agent antiangiogénique, elle était inscrite dans la même strate que les patientes dont on savait qu’elles avaient déjà reçu un agent antiangiogénique. Les patientes atteintes d’une maladie réfractaire (c.-à-d. dont la maladie avait progressé pendant un traitement antérieur par sels de platine) étaient exclues de l’étude.
Après répartition aléatoire, les patientes étaient stratifiées en fonction des facteurs suivants : la chimiothérapie choisie (paclitaxel, topotécan ou DLP), un traitement antérieur par un agent antiangiogénique (oui ou non) et la durée de l’intervalle sans sels de platine (< 3 mois ou 3 à 6 mois).
Le critère d’évaluation principal était la SSP reposant sur l’évaluation de l’investigateur. Les critères d’évaluation secondaires étaient le TRO reposant sur l’évaluation de l’investigateur et la SG.
Les caractéristiques démographiques initiales des patientes étaient bien équilibrées entre le groupe CT et le groupe CT et BV. Presque toutes les patientes étaient de race blanche. L’âge médian était de 61,0 ans (min.-max. : 25 à 84 ans) et 36,8 % des patientes avaient 65 ans ou plus. La majorité des patientes des 2 groupes avaient un indice fonctionnel (IF) ECOG de 0 (CT : 56,4 % vs CT et BV : 61,2 %). Le pourcentage de patientes ayant un IF ECOG de 1 ou ≥ 2 était de 38,7 % et de 5,0 %, respectivement, dans le groupe CT, et de 29,8 % et 9,0 %, respectivement, dans le groupe CT et BV.
L’ajout du bévacizumab à la chimiothérapie a produit une amélioration statistiquement significative de la SSP évaluée par l’investigateur, résultat qui a été corroboré par une analyse indépendante rétrospective. Les résultats de l’étude concernant la population en ITT (intention de traiter) sont présentés au tableau 27 et à la figure 6. Les résultats relatifs aux différentes cohortes de chimiothérapie sont présentés au tableau 28.
Tableau 27. Résultats relatifs à l’efficacité de l’étude MO22224 (AURELIA)
| Critère d’évaluation principal | ||
| Survie sans progression | ||
| Évaluation par l’investigateur | ||
| CT (n=182) | CT+BV (n=179) | |
| Nbre (%) de patientes ayant présenté une manifestation | 168 (92,3 %) | 140 (78,2 %) |
| Médiane (mois) | 3,4 | 6,8 |
| RRI* (IC à 95 %) | 0,384 [0,300, 0,491] | |
| Valeur p** | <0,0001 | |
| Critères d’évaluation secondaires | ||
| Taux de réponse objective | ||
| Évaluation par l’investigateur | ||
| CT (n=182) | CT+BV (N=179) | |
| Nbre de patientes dont la maladie était mesurable au départ | 144 | 142 |
| Pourcentage de patientes ayant eu une réponse objective | 18 (12,5 %) | 40 (28,2 %) |
| Durée médiane de la réponse | 5,4 | 9,4 |
| Survie globale (analyse finale) | ||
| CT (n=182) | CT+BV (n=179) | |
| Nbre (%) de patientes décédées | 136 (74,7 %) | 128 (71,5 %) |
| SG médiane (mois) | 13,3 | 16,6 |
| RRI* (IC à 95 %) | 0,887 (0,691, 1,140) | |
CT = chimiothérapie seule; CT + BV = chimiothérapie associée au bévacizumab; IC = intervalle de confiance; RRI = rapport des risques instantanés
* Fondé sur un modèle stratifié des risques proportionnels de Cox avec ajustement pour tenir compte des trois facteurs de stratification utilisés lors de la répartition aléatoire (chimiothérapie choisie [paclitaxel, topotécan ou DLP], traitement antiangiogénique antérieur [oui ou non] et intervalle sans traitement par sels de platine [< 3 mois; 3 à 6 mois])
** Valeur p fondée sur un test de Mantel-Haenszel stratifié bilatéral avec ajustement pour tenir compte des facteurs de stratification suivants : chimiothérapie choisie (paclitaxel, topotécan ou DLP), traitement antiangiogénique antérieur (oui ou non) et intervalle sans traitement par sels de platine (< 3 mois; 3 à 6 mois)
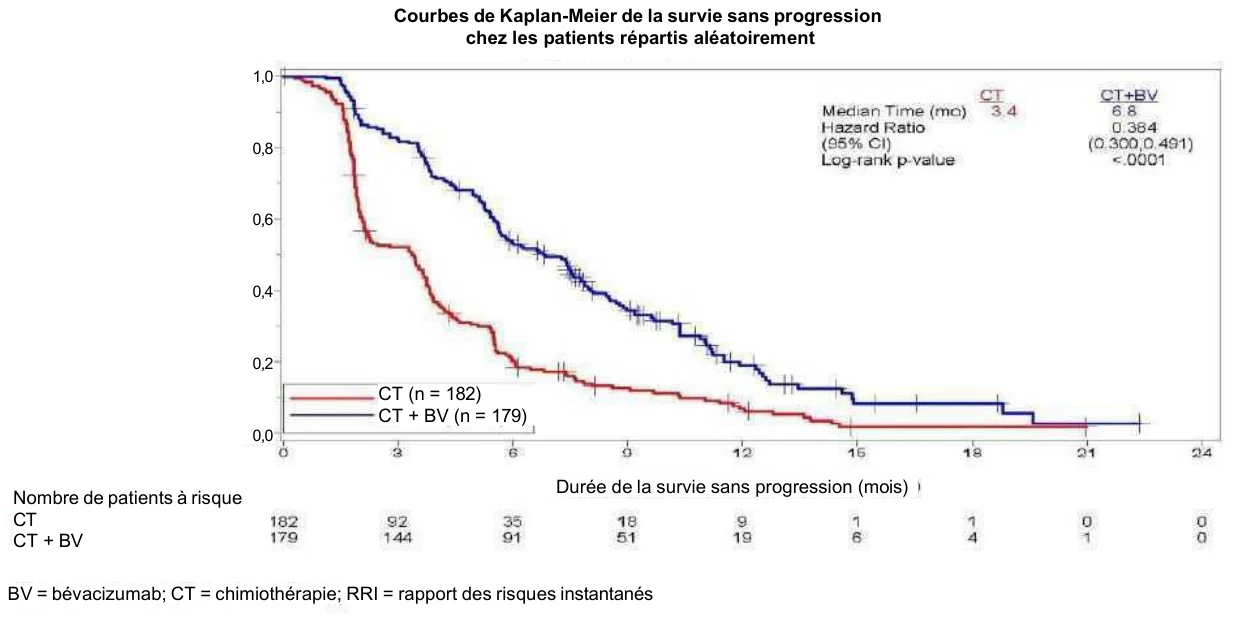
Courbes de Kaplan-Meier de la survie sans progression
chez les patients répartis aléatoirement
1,0
0,8
0,6
0,4
0,2
0,0 
Durée de la survie sans progression (mois) 
BV = bévacizumab; CT = chimiothérapie; RRI = rapport des risques instantanés 
Nombre de patients à risque
CT
CT + BV 
CT (n = 182)
CT + BV (n = 179)
Figure 6 Diagramme de Kaplan-Meier de la survie sans progression basée sur l’évaluation de l’investigateur chez les patientes réparties aléatoirement
Tableau 28. Résultats relatifs à l’efficacité dans les différentes cohortes de chimiothérapie de l’étude MO22224 (AURELIA)
| Paramètre d’efficacité | Paclitaxel | Topotécan | DLP | |||
CTb (N=55) CTb+ bévacizumab (N=60) | CTb (N=63) CTb+ bévacizumab (N=57) | CTb (N=64) CTb+ bévacizumab (N=62) | ||||
| SSP selon l’investigateur | ||||||
| Nbre (%) de patientes ayant présenté une manifestation | 50 (90,9 %) | 39 (65,0 %) | 57 (90,5 %) | 45 (78,9 %) | 61 (95,3 %) | 56 (90,3 %) |
| Médiane (mois) (IC à 95 %) | 3,9 (3,5, 5,5) | 9,6 (7,8, 11,5) | 2,1 (1,9, 2,3) | 6,2 (5,3, 7,6) | 3,5 (1,9, 3,9) | 5,1 (3,9, 6,3) |
| RRI (IC à 95 %)a | 0,47 (0,31, 0,72) | 0,24 (0,15, 0,38) | 0,47 (0,32, 0,71) | |||
| Survie globale | ||||||
| Nbre (%) de patientes décédées | 41 (74,5 %) | 36 (60,0 %) | 43 (68,3 %) | 44 (77,2 %) | 52 (81,3 %) | 48 (77,4 %) |
| Médiane (mois) (IC à 95 %) | 13,2 (8,2, 19,7) | 22,4 (16,7, 26,7) | 13,3 (10,4, 18,3) | 13,8 (11,0, 18,3) | 14,1 (9,9, 17,8) | 13,7 (11,0, 18,3) |
| RRI (IC à 95 %)a | 0,64 (0,41, 1,01) | 1,12 (0,73, 1,73) | 0,94 (0,63, 1,42) | |||
| Taux de réponse objective | ||||||
| Nombre de patientes dont la maladie était mesurable au départ | 43 | 45 | 50 | 46 | 51 | 51 |
| Paramètre d’efficacité | Paclitaxel | Topotécan | DLP | |||
CTb (N=55) CTb+ bévacizumab (N=60) | CTb (N=63) CTb+ bévacizumab (N=57) | CTb (N=64) CTb+ bévacizumab (N=62) | ||||
| Taux, % | 30 | 53 | 2 | 17 | 8 | 16 |
| (IC à 95 %) | (17, 44) | (39, 68) | (0, 6) | (6, 28) | (0, 15) | (6, 26) |
| Durée médiane de la réponse (mois) | 6,8 | 11,6 | NE | 5,2 | 4,6 | 8,0 |
a Fondé sur un modèle stratifié des risques proportionnels de Cox avec ajustement pour tenir compte des trois facteurs de stratification utilisés lors de la répartition aléatoire (chimiothérapie choisie [paclitaxel, topotécan ou DLP], traitement antiangiogénique antérieur [oui ou non] et intervalle sans traitement par sels de platine [< 3 mois; 3 à 6 mois]) b Chimiothérapie
DLP = doxorubicine liposomale pégylée; IC = intervalle de confiance; NE = non évaluable; RRI = rapport des risques instantanés; SSP = survie sans progression
Gliome malin (grade IV de l’OMS) – glioblastome
Étude EORTC 26101
Des patients atteints d’un glioblastome traité auparavant ont participé à une étude de phase III multicentrique, à répartition aléatoire et sans insu visant à comparer l’association bévacizumab- lomustine avec la lomustine. Un total de 432 patients ayant présenté une première progression après le traitement par radiothérapie et le témozolomide ont été répartis aléatoirement (2:1) pour recevoir le bévacizumab (perfusion i.v. de 10 mg/kg toutes les 2 semaines; n = 283) associé à la lomustine (toutes les 6 semaines; 90 mg/m2 [dose maximale : 160 mg] pendant le premier cycle; la dose pouvait être augmentée jusqu’à 110 mg/m2 [dose maximale : 200 mg] à partir du deuxième cycle en l’absence de toxicité hématologique de grade > 1 pendant le premier cycle) ou la lomustine (110 mg/m2 [dose maximale : 200 mg] toutes les 6 semaines; n = 149) jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable. La répartition aléatoire a été stratifiée selon l’indice fonctionnel de l’Organisation mondiale de la santé (0 vs > 0), l’utilisation de stéroïdes (oui vs non), le diamètre tumoral le plus long (≤ 40 vs > 40 mm) et l’établissement de soins. Le principal critère d’évaluation de l’étude était la SG. Les principaux paramètres secondaires comprenaient la SSP et le TRO évalués par l’investigateur. La réponse tumorale a été évaluée au moyen des critères modifiés RANO (Response Assessment in Neuro-oncology).
L’âge médian des patients était de 57,0 ans dans le groupe bévacizumab-lomustine, et de 59,0 ans dans le groupe lomustine. Globalement, 24,8 % des patients avaient 65 ans ou plus. La majorité des patients (60,4 % du groupe bévacizumab-lomustine et 61,1 % du groupe lomustine) étaient des hommes.
Aucune différence n’a été notée quant à la SG (RRI : 0,91, p = 0,4578); par conséquent, tous les paramètres secondaires relatifs aux résultats peuvent être interprétés de manière descriptive seulement. La SSP s’est avérée plus longue parmi les patients ayant reçu l’association bévacizumab-lomustine que parmi ceux ayant reçu la lomustine en monothérapie; d’après les résultats évalués sans insu par l’investigateur, la SSP médiane était de 4,2 mois vs 1,5 mois (RRI : 0,52 [IC à 95 % : 0,41 à 0,64]). Les résultats sont présentés à la figure 7. Parmi les 399 patients atteints d’une maladie mesurable, le TRO était de 26 % chez ceux ayant reçu l’association bévacizumab-lomustine et de 6 % chez ceux ayant reçu la lomustine en monothérapie. Un comité d’évaluation central en aveugle a mené une analyse rétrospective de la SSP des sujets pour qui on 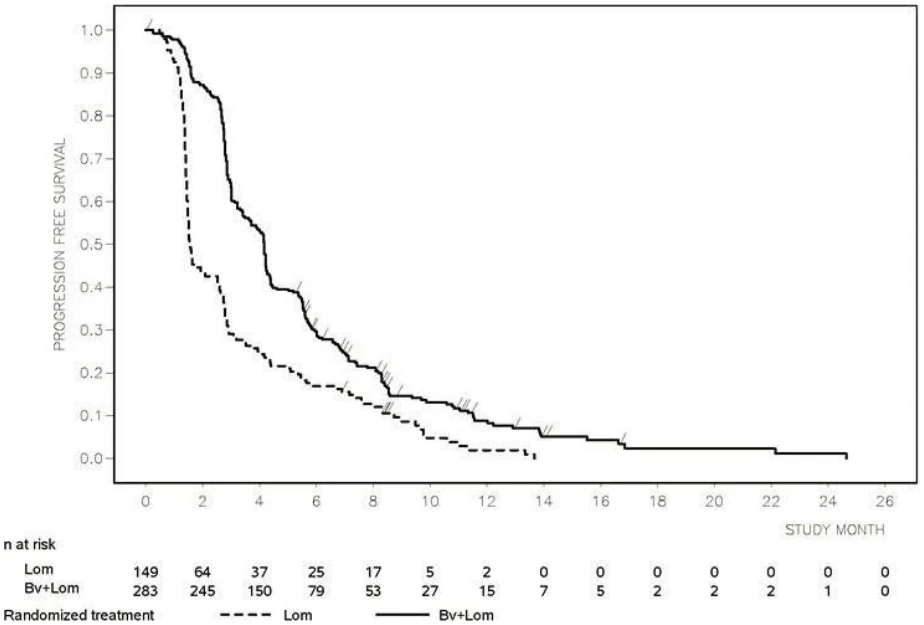
disposait des renseignements sur le diagnostic (91,2 % et 95,3 % de sujets ayant reçu l’association bévacizumab-lomustine et la lomustine en monothérapie, respectivement) : la SSP médiane était de 2,8 mois vs 1,5 mois (RRI : 0,53 [IC à 95 % : 0,42 à 0,66]).
Figure 7 Survie sans progression évaluée par l’investigateur lors de l’étude EORTC
26101
Parmi les patients prenant des corticostéroïdes au début de l’étude (50,5 % dans le groupe bévacizumab-lomustine et 49,7 % dans le groupe lomustine), plus de patients les ont arrêtés dans le groupe bévacizumab-lomustine que dans le groupe lomustine (23,1 % vs 12,2 %).
Études menées auprès d’enfants
Étude BO20924 (Bernie)
Une étude de phase II à répartition aléatoire (BO20924) a été menée auprès de 154 patients âgés de 6 mois à moins de 18 ans et présentant un rhabdomyosarcome métastatique ou un sarcome non rhabdomyosarcome des tissus mous nouvellement diagnostiqué; ces patients ont reçu le traitement standard (traitement d’induction IVADO/IVA ± traitement local suivi d’un traitement d’entretien par la vinorelbine et le cyclophosphamide) avec ou sans bévacizumab (à 2,5 mg/kg/semaine) pendant environ 18 mois.
Au moment de l’analyse principale définitive, le critère d’évaluation principal de la survie sans manifestation (SSM) évalué lors d’un examen central indépendant n’a pas montré de différence statistiquement significative entre les 2 groupes de traitement, le rapport des risques instantanés (RRI) étant de 0,93 (IC à 95 % : 0,61-1,41).
Étude BO25041 (Herby)
Une étude de phase II à répartition aléatoire (BO25041) a été menée auprès de 121 patients âgés de 3 ans à moins de 18 ans qui présentaient un gliome de haut grade dans la région sus- tentorielle ou sous-tentorielle du cervelet ou du pédoncule cérébelleux, nouvellement diagnostiqué. Ces patients ont reçu une radiothérapie (RT) postopératoire et un traitement adjuvant par le témozolomide (T) avec ou sans bévacizumab (10 mg/kg toutes les 2 semaines par voie i.v.).
L’étude n’a pas atteint son objectif principal qui était de démontrer une prolongation significative de la SSM (évaluée par un comité central d’examen des analyses radiologiques) avec l’ajout du bévacizumab au schéma RT/T par rapport au schéma RT/T seul (RRI : 1,44; IC à 95 % : 0,90- 2,30).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Développement épiphysaire
Lors d’études d’une durée maximale de 26 semaines menées chez des singes cynomolgus, le bévacizumab a été associé à une dysplasie épiphysaire. La dysplasie épiphysaire était principalement caractérisée par un épaississement du cartilage de conjugaison, la formation d’une plaque osseuse sous-chondrale et l’inhibition de l’envahissement vasculaire du cartilage de conjugaison. Cet effet s’est produit à des doses ≥ 0,8 fois la dose thérapeutique chez l’humain et à des taux d’exposition légèrement inférieurs à l’exposition clinique prévue chez l’humain, d’après les concentrations sériques moyennes. Il faut noter, toutefois, que la dysplasie épiphysaire a uniquement été observée chez des animaux en croissance active, avec des cartilages de conjugaison ouverts.
Cicatrisation des plaies
On a étudié les effets du bévacizumab sur la cicatrisation des plaies circulaires chez le lapin. Chez cet animal, la ré-épithélisation de la plaie était retardée après l’administration de 5 doses de bévacizumab allant de 2 à 50 mg/kg sur une période de 2 semaines. Ces effets avaient tendance à être liés à la dose. L’ampleur de l’effet sur la cicatrisation de la plaie était semblable à celle observée avec l’administration de corticostéroïdes. À l’arrêt du traitement par 2 mg/kg ou 10 mg/kg de bévacizumab, les plaies se sont complètement refermées. La dose de 2 mg/kg était approximativement équivalente à la dose clinique proposée. Un modèle de cicatrisation des plaies linéaires plus sensible a aussi été étudié chez le lapin. Trois doses de bévacizumab allant de 0,5 à 2 mg/kg ont réduit sensiblement la résistance à la tension des plaies (l’effet était fonction de la dose) et entraîné invariablement un retard de la cicatrisation de la plaie. La dose la plus basse (0,5 mg/kg) était 5 fois inférieure à la dose clinique proposée.
Comme on a observé des effets sur la cicatrisation des plaies chez le lapin à des doses inférieures à la dose clinique proposée, il faut envisager que le bévacizumab puisse nuire à la cicatrisation des plaies chez l’humain.
Chez le singe cynomolgus, les effets du bévacizumab sur la cicatrisation d’une plaie linéaire étaient très variables et aucune relation dose-effet n’a pu être mise en évidence.
Fonction rénale
Chez le singe cynomolgus normal, le bévacizumab administré 1 ou 2 fois par semaine pendant une durée maximale de 26 semaines n’a pas eu d’effet mesurable sur la fonction rénale. Il ne s’est pas non plus accumulé dans les reins de lapins à la suite de l’administration de 2 doses allant jusqu’à 100 mg/kg (environ 80 fois la dose clinique proposée)
Des études de toxicité approfondies chez le lapin, portant sur des modèles de dysfonctionnement rénal, ont montré que le bévacizumab n’exacerbait pas l’atteinte rénale glomérulaire provoquée par l’albumine sérique bovine ni l’atteinte tubulaire rénale attribuable au cisplatine.
Albumine
Chez le singe cynomolgus mâle, l’administration de bévacizumab à raison de 10 mg/kg 2 fois par semaine ou de 50 mg/kg 1 fois par semaine pendant 26 semaines a été associée à une baisse statistiquement significative du taux d’albumine et du rapport albumine-globuline ainsi qu’à une augmentation du taux de globulines. Ces effets étaient réversibles à l’arrêt de l’exposition. Les paramètres étant restés dans la plage de valeurs normales de référence pour ces critères d’évaluation, les variations n’ont pas été considérées comme cliniquement importantes.
Hypertension
Administré à des doses allant jusqu’à 50 mg/kg 2 fois par semaine à des singes cynomolgus, le bévacizumab n’a pas exercé d’effet sur la tension artérielle.
Hémostase
Les études non cliniques de toxicologie d’une durée maximale de 26 semaines chez le singe cynomolgus n’ont révélé aucune modification des paramètres hématologiques ou de la coagulation, y compris la numération plaquettaire, le temps de prothrombine et le temps de céphaline activée. Un modèle d’hémostase chez le lapin, utilisé pour évaluer l’effet du bévacizumab sur la formation de thrombus, n’a montré aucune altération du temps de formation d’un caillot sanguin ni des autres paramètres hématologiques, comparativement au traitement par l’excipient du bévacizumab.
Mutagénicité/cancérogénicité
Aucune étude n’a été menée pour évaluer le pouvoir cancérigène ou mutagène du bévacizumab.
Toxicité pour la reproduction
Aucune étude spécifique n’a été menée chez les animaux pour évaluer l’effet du bévacizumab sur la fertilité. Aucun effet indésirable sur les organes génitaux mâles n’a été observé lors des études de toxicité à doses répétées chez les singes cynomolgus.
L’inhibition de la fonction ovarienne était caractérisée par des diminutions du poids des ovaires ou de l’utérus et du nombre de corps jaunes, une réduction de la prolifération endométriale et une inhibition de la maturation folliculaire chez les singes cynomolgus femelles traitées par le bévacizumab pendant 13 ou 26 semaines. Les doses associées à cet effet étaient au moins 4 fois supérieures à la dose thérapeutique chez l’humain ou au moins 2 fois supérieures à l’exposition prévue chez l’humain, d’après les concentrations sériques moyennes relevées chez les femelles. Chez la lapine, l’administration de 50 mg/kg de bévacizumab a entraîné une diminution importante du poids des ovaires et du nombre de corps jaunes. Les résultats obtenus chez la femelle du singe et la lapine étaient réversibles à l’arrêt du
traitement. L’inhibition de l’angiogenèse à la suite de l’administration de bévacizumab risque d’avoir un effet nocif sur la fertilité des femelles.
16.3 Comparative Non-Clinical Pharmacology and Toxicology
16.3.1 Données pharmacodynamiques comparatives et non cliniques
Comme ABEVMY est un produit biosimilaire et que les propriétés pharmacodynamiques et pharmacocinétiques du bévacizumab pour injection, ont déjà été décrites pour le médicament biologique de référence (AVASTIN), cette section résume les études comparatives approfondies qui ont été réalisées pour comparer la pharmacologie d’ABEVMY à celle d’AVASTIN-UE.
Études in vitro
Tableau 29 : Survol des études de pharmacologie non-cliniques pour ABEVMY
| Étude | Principal paramètre mesuré |
| Inhibition de la prolifération induite par le VEGF-165 dans les HUVEC | Inhibition de la prolifération cellulaire |
| Inhibition de la prolifération induite par le VEGF-121 dans les HUVEC | |
| Inhibition de la prolifération induite par le VEGF-189 dans les HUVEC | |
| Essai de liaison au VEGF-121 (SPR) | Cinétique de liaison |
| Essai de liaison au VEGF-165 (SPR) | |
| Essai de liaison au VEGF-165 (ELISA) | Activité de liaison à l'état d'équilibre |
| Essai de la phosphorylation du VEGFR-2 dans le lysat HUVEC | Phosphorylation des récepteurs |
| Essai de liaison aux récepteurs FcγRIa (SPR) | Cinétique de liaison |
| Essai de liaison aux récepteurs FcγRIIa R131 (SPR) | |
| Essai de liaison aux récepteurs FcγRIIa H131 (SPR) | |
| Essai de liaison aux récepteurs FcγRIIb (SPR) | |
| Essai de liaison aux récepteurs FcγRIIIa V158 (SPR) | |
| Essai de liaison aux récepteurs FcγRIIIa F158 (SPR) | |
| Essai de liaison aux récepteurs FcγRIIIb (SPR) | |
| Essai de liaison aux récepteurs FcRn (SPR) | |
| Essai de liaison aux récepteurs C1q (SPR) | Activité de liaison à l'état d'équilibre |
| Test de l’ADCC | Cytotoxicité |
| Test de la CDC |
Abréviations : ADCC, antibody dependent cellular cytotoxicity = cytotoxicité cellulaire dépendante des anticorps; CDC, complement dependent cytotoxicity = cytotoxicité dépendante du complément; HUVEC, human umbilical vein endothelial cells = cellules endothéliales de la veine ombilicale humaine; SPR, Surface Plasmon Resonance = résonance plasmonique de surface; ELISA, enzyme linked immunosorbent assay = dosage immuno-enzymatique
16.4 Toxicité comparative
Tableau 30 : Aperçu des études sur la toxicité non-clinique comparative avec ABEVMY et AVASTIN
| Type d’étude, voie | Résumé |
| d’administration | |
| Espèce (souche) | |
| Numéro de l’étude | |
| Doses répétées, intraveineuse Souris (Suisse) Étude 9335 | Aucun décès n’a été observé. Les observations en lien avec les paramètres de toxicité étaient semblables entre les articles testés. Une DSENO de 445 mg/kg a été identifiée pour ABEVMY. |
Doses répétées, intraveineuse Singe (cynomolgus) Étude TOX-070-002 | Les articles testés ont induit des effets comparables sur les cartilages de croissance épiphysaire des jeunes mâles en croissance, et ont réduit les rapports de poids des ovaires/poids corporel et de poids des ovaires/poids du cerveau, qui correspondaient à l’absence de corps jaunes récents. |
Des études comparatives de toxicité à doses répétées avec ABEVMY et AVASTIN ont été effectuées sur des souris et des singes après une administration intraveineuse d’une durée pouvant atteindre jusqu’à 4 semaines (Tableau 30). Toutes les études ont été effectuées conformément aux lignes directrices des BPL.
Étude de toxicité comparative de 4 semaines sur l’administration répétée de doses intraveineuses chez la souris (Étude No 9335)
Douze groupes de souris albinos Suisses (5 principaux groupes posologiques :10/sexe/groupe; 5 groupes toxicocinétiques : 10/sexe par groupe de traitement et 3/sexe dans un groupe témoin; 2 groupes de récupération : 6/sexe) ont reçu des doses intraveineuses (une fois par semaine) d’ABEVMY (0, 50, 150 et 445 mg/kg) ou d’AVASTIN (50 mg/kg, provenant de l’Inde) pendant un mois, suivies de 2 semaines de récupération. La toxicité systémique et les paramètres toxicocinétiques ont été comparés entre ABEVMY et AVASTIN. ABEVMY a démontré une toxicité et un profil toxicocinétique comparables avec AVASTIN. La dose sans effet nocif observé (DSENO) a été déterminée à 445 mg/kg (~7,2 fois la dose proposée chez les humains de 15 mg/kg une fois toutes les trois semaines sur une base de mg/m2). L’exposition à ABEVMY par rapport à l’exposition à AVASTIN (Cmax et ASC0-t) se situait entre 0,9 et 1,1 au Jour 1 et entre 0,7 et 1,3 au Jour 29. Les autres paramètres toxicocinétiques comme la t1/2 terminale, la clairance (CL) et le temps de séjour moyen (TSM) étaient comparables entre ABEVMY et AVASTIN aux Jours 1 et 29 (Tableau 31).
Tableau 31 : Paramètres toxicocinétiques de 50 mg/kg d’ABEVMY et d’AVASTIN chez des souris
| Jour | Sexe | Médicament | Cmax | ASC0-t | t1/2 (h) | CL | TSM |
| testé | (µg/mL) | (h*µg/mL) | (mL/h) | (h) | |||
| 1 | M | ABEVMY | 742,85 | 42907,24 | 436,37 | 0,259 | 62,84 |
| AVASTIN | 749,42 | 45360,90 | 550,26 | 0,195 | 62,28 | ||
| F | ABEVMY | 863,52 | 39253,86 | 434,39 | 0,290 | 61,14 | |
| AVASTIN | 817,93 | 41461,61 | 566,89 | 0,212 | 62,13 | ||
| 29 | M | ABEVMY | 1191,34 | 76166,23 | 98,92 | 0,434 | 56,86 |
| AVASTIN | 1675,05 | 103767,12 | 91,61 | 0,322 | 56,52 | ||
| F | ABEVMY | 1290,49 | 105913,85 | 124,40 | 0,259 | 57,11 | |
| AVASTIN | 1966,28 | 80882,90 | 151,03 | 0,306 | 57,42 |
Étude comparative de 4 semaines sur l’administration de doses répétées chez les singes (Étude No TOX-070-002)
Une étude comparative de 4 semaines sur les doses répétées a été menée chez les singes (cynomolgus) pour comparer la toxicité et le profil toxicocinétique d’ABEVMY par rapport à AVASTIN (provenant des États-Unis). Des singes mâles immatures et des femelles sexuellement matures (4/sexe/groupe) ont reçu ABEVMY ou AVASTIN par voie intraveineuse à raison de 50 mg/kg deux fois par semaine (9 doses en tout). La tolérance locale, la toxicité systémique et les paramètres pharmacocinétiques sériques ont été comparés. ABEVMY a démontré un profil toxicologique comparable à celui d’AVASTIN. Les principaux organes cibles de la toxicité étaient les ovaires chez les femelles sexuellement matures, et dans le cartilage de croissance chez les mâles immatures. Le rapport d’exposition du médicament à l’étude versus le produit de référence (ASC0-t) si situait entre 1,10 et 1,14 au Jour 1 et entre 1,03 et 1,28 au Jour 29 après l’administration. Les autres paramètres toxicocinétiques mesurés comprennent la C0 (concentration extrapolée au temps 0), la t1/2 et l’ASC (Tableau 32).
Tableau 32 : Paramètres toxicocinétiques d’ABEVMY et d’AVASTIN-EU à 50 mg/kg chez les singes Cynomolgus
| ABEVMY (50 mg/kg) | AVASTIN-EU (50 mg/kg) | |||
| Mâle | Femelle | Mâle | Femelle | |
| Jour 1 | ||||
| C0 (μg/mL) | 1480 | 1640 | 2000 | 1450 |
| t½ (h) | 116 | 158 | 135 | 106 |
| ASC(0-t) (μg.h/mL) | 58400 | 64400 | 52700 | 58300 |
| ASC(0-∞) (μg.h/mL) | 163000 | 236000 | 159000 | 151000 |
| Jour 29 | ||||
| C0 (μg/mL) | 3590 | 3920 | 2980 | 3740 |
| t½ (h) | 77,7 | 65,4 | NR | 64,9 |
| ASC(0-t) (μg.h/mL) | 72800 | 76500 | 56800 | 74100 |
| ASC(0-∞) (μg.h/mL) | 358000 | 305000 | NR | 314000 |
| RAC0 | 2,42 | 2,42 | 2,03 | 2,75 |
| RAAUC | 2,94 | 2,91 | 2,59 | 3,08 |
RAC0, rapport d’accumulation selon la C0; RAAUC, rapport d’accumulation selon l’ASC; NR, non rapporté.
Globalement, les études comparatives sur les singes et les souris étayent la conclusion qu’ABEVMY possède un profil toxicologique semblable à celui du produit de référence, AVASTIN. Aucune toxicité imprévue n’a été observée, et hormis les toxicités anticipées en raison du mode d’action pharmacologique, le produit a été bien toléré.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie d’PrAVASTIN® (fioles de 100 mg et de 400 mg – solution à 25 mg/mL pour perfusion), numéro de contrôle 259188, Hoffmann-La Roche Limitée, datée du 29 avril 2022.