


Monographie de produit - Accel-Leflunomide
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 MISES EN GARDE ET PRÉCAUTIONS 09/2023
TABLEAU DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................... 6
4.5 Dose oubliée ...................................................................................................... 6
5 SURDOSAGE .............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 8
7.1 Populations particulières ................................................................................. 18
7.1.1 Femmes enceintes ........................................................................................... 18
7.1.2 Allaitement ....................................................................................................... 18
7.1.3 Enfants ............................................................................................................. 18
7.1.4 Personnes âgées .............................................................................................. 18
8 EFFETS INDÉSIRABLES .............................................................................................. 19
8.1 Aperçu des effets indésirables ........................................................................ 19
8.2 Effets indésirables observées dans les essais cliniques .................................. 19
8.3 Effets indésirables peu courants observées au cours des essais cliniques ..... 23
8.5 Effets indésirables observées après la mise en marché .................................. 24
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 26
9.2 Aperçu des interactions médicamenteuses .................................................... 26
9.4 Interactions médicament-médicament ........................................................... 27 9.5 Interactions médicament-aliment ................................................................... 34
9.6 Interactions médicament-plante médicinale .................................................. 34
9.7 Interactions médicament-tests de laboratoire ............................................... 34
10 PHARMACOLOGIE CLINIQUE .................................................................................... 34
10.1 Mode d’action ................................................................................................. 34
10.3 Pharmacocinétique .......................................................................................... 36
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 38
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 39
12 INFORMATION PHARMACEUTIQUES ........................................................................ 39
14 ESSAIS CLINIQUES .................................................................................................... 40
14.1 Essais cliniques par indication ......................................................................... 40
14.2 Études de biodisponibilité comparatives ........................................................ 49
15 MICROBIOLOGIE ...................................................................................................... 50
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 51
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 69
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 70
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ACCEL-LEFLUNOMIDE (léflunomide) doit être uniquement prescrit par des médecins qui connaissent très bien les profils d’efficacité et d’innocuité de ce médicament, et qui possèdent une expérience clinique dans le traitement des maladies rhumatoïdes.
L’emploi d’ACCEL-LEFLUNOMIDE est indiqué pour le traitement de la polyarthrite rhumatoïde évolutive chez l’adulte.
1.1 Enfants
L’emploi d’ACCEL-LEFLUNOMIDE est contre-indiqué chez les patients âgés de moins de 18 ans.
1.2 Personnes âgées
Aucun ajustement posologique ne s’impose chez les patients âgés de plus de 65 ans. Dans l’ensemble, il n’y a pas de différence entre les patients âgés et les plus jeunes pour ce qui est de l’efficacité et de l’innocuité de ce médicament.
2 CONTRE-INDICATIONS
L’emploi d’ACCEL-LEFLUNOMIDE est contre-indiqué chez les patients suivants :
- 1.
Patients qui présentent une hypersensibilité connue à ACCEL-LEFLUNOMIDE
(particulièrement des antécédents de syndrome de Stevens-Johnson, de nécrolyse épidermique toxique ou d'érythème exsudatif multiforme au tériflunomide ou à l'un des ingrédients d'ACCEL-LEFLUNOMIDE.
- 2.
Compte tenu du manque de données cliniques sur les 3 populations suivantes de patients, ACCEL-LEFLUNOMIDE ne doit pas être administré à ces patients en raison du risque d’immunosuppression :
a. Patients atteints d’une immunodéficience attribuable à d’autres causes que la polyarthrite rhumatoïde (p. ex. le sida) (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire);
b. Patients qui présentent une aplasie médullaire, ou encore une anémie, une leucopénie, une neutropénie ou une thrombocytopénie importantes attribuables à d’autres causes que la polyarthrite rhumatoïde; c. Patients atteints d’une infection grave.
- 3. Patients atteints d’une insuffisance rénale modérée ou grave, car le rein joue un rôle dans l’élimination d’ACCEL-LEFLUNOMIDE.
- 4. Patients atteints d’une insuffisance hépatique (emploi d’ACCEL-LEFLUNOMIDE en monothérapie ou en association avec d’autres médicaments hépatotoxiques, p. ex. un antirhumatismal modificateur de la maladie [ARMM] comme le méthotrexate), compte tenu du risque d’exacerbation de l’hépatotoxicité et du rôle du foie dans l’activation, l’élimination et la transformation d'ACCEL-LEFLUNOMIDE (voir la section 9 INTERACTIONS MÉDICAMENTEUSES). Bien que les modes d’action d’ACCEL-LEFLUNOMIDE et du méthotrexate diffèrent, leur action pharmacodynamique sur la division cellulaire est semblable. Un traitement concomitant par le méthotrexate et/ou par d’autres médicaments ayant des effets toxiques sur le foie ou la moelle osseuse est associé à une augmentation du risque de réactions hépatiques ou médullaires graves et commande une étroite surveillance médicale (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire). S’il est nécessaire de remplacer ACCEL-LEFLUNOMIDE par un autre ARMM hépatotoxique, il convient d'en respecter l’une des procédures d’élimination et les recommandations relatives à la surveillance qui sont énoncées à la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire et Généralités, Procédures d’élimination.
- 5. Patients qui présentent une hypoprotéinémie grave (p. ex. un syndrome néphrotique), car le métabolite actif d’ACCEL-LEFLUNOMIDE, A771726, se fixe massivement aux protéines et est éliminé par métabolisme hépatique et excrétion biliaire.
- 6. Femmes enceintes ou aptes à procréer qui n’utilisent pas de méthode contraceptive fiable avant et pendant le traitement par ACCEL-LEFLUNOMIDE et pendant les 2 années qui suivent l’interruption du traitement (ou tant que le taux plasmatique du métabolite actif n’est pas inférieur à 0,02 mg/L). La grossesse doit être exclue avant la mise en route d’un traitement par ACCEL-LEFLUNOMIDE (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes).
- 7. Femmes qui allaitent (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Allaitement).
- 8. Patients âgés de moins de 18 ans.
On doit aviser les patients de sexe masculin de la toxicité possible d’ACCEL-LEFLUNOMIDE pour le fœtus advenant une conception. Il faut donc s’assurer qu’une méthode contraceptive fiable est utilisée pendant le traitement par ACCEL-LEFLUNOMIDE (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes et Populations particulières, Femmes enceintes).
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et modification posologique
Dose d’attaque
En raison de la longue demi-vie d’ACCEL-LEFLUNOMIDE chez les patients atteints de polyarthrite rhumatoïde et de l’intervalle posologique recommandé (24 heures), l’administration d’une dose d’attaque s’impose si l’on souhaite atteindre plus rapidement les concentrations à l’état d’équilibre.
Ainsi, on recommande d’amorcer le traitement par ACCEL-LEFLUNOMIDE au moyen d’une dose d’attaque de 1 comprimé à 100 mg par jour, pendant 3 jours.
Dose d’entretien
On recommande une dose de 20 mg par jour pour le traitement de la polyarthrite rhumatoïde. Les effets indésirables suivants ont été plus fréquents au sein d’une petite cohorte de patients (n = 104) ayant reçu le médicament à raison de 25 mg par jour : alopécie, perte pondérale et élévation des taux d’enzymes hépatiques. L’emploi d’une dose supérieure à 20 mg par jour est déconseillé. Si la dose d’entretien recommandée est mal tolérée sur le plan clinique, on peut l’abaisser à 10 mg par jour. En raison de la longue demi-vie du métabolite actif d’ACCEL-LEFLUNOMIDE, il faut surveiller le patient étroitement après la réduction de la dose, car le taux plasmatique du métabolite peut mettre plusieurs semaines à baisser (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Les effets du médicament peuvent être perceptibles après 4 semaines et continuer de s’améliorer pendant une période allant jusqu’à 4 à 6 mois après le début du traitement.
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique ne s’impose chez les patients âgés de plus de 65 ans.
Enfants (< 18 ans)
L’emploi est contre-indiqué chez les patients âgés de moins de 18 ans.
Insuffisance rénale
Étant donné le rôle du rein dans l’élimination d’ACCEL-LEFLUNOMIDE et le manque de données cliniques sur l’utilisation du médicament chez les insuffisants rénaux, la prudence s’impose lorsque l’on envisage d’administrer ACCEL-LEFLUNOMIDE à des patients atteints d’insuffisance rénale légère (voir la section 2 CONTRE-INDICATIONS).
4.4 Administration
Le comprimé ACCEL-LEFLUNOMIDE doit être avalé entier, avec suffisamment d’eau ou d’un autre liquide. ACCEL-LEFLUNOMIDE peut être pris avec ou sans aliments, sans égard aux repas, à la même heure chaque jour.
4.5 Dose oubliée
Si le patient oublie de prendre un comprimé ACCEL-LEFLUNOMIDE, il doit le prendre dès qu’il s’en rend compte, à moins qu’il soit presque temps de prendre la prochaine dose. On doit informer le patient de ne pas doubler la dose suivante pour compenser la dose oubliée.
5 SURDOSAGE
On a signalé des cas de surdosage chronique chez des patients recevant des doses quotidiennes léflunomide allant jusqu’à 5 fois la dose quotidienne recommandée ainsi que des cas de surdosage aigu chez des adultes et des enfants. Aucun effet indésirable n’est survenu dans la majorité des cas de surdosage qui ont été signalés. Dans les cas où des effets indésirables ont été signalés, ils concordaient avec le profil d’innocuité léflunomide (voir la section 8 EFFETS INDÉSIRABLES). Les effets indésirables observés le plus fréquemment ont été la diarrhée, les douleurs abdominales, la leucopénie, l’anémie et une modification à la hausse des résultats des épreuves de la fonction hépatique.
Advenant un surdosage ou une toxicité d’importance, il est recommandé d’administrer de la cholestyramine ou du charbon activé.
La cholestyramine administrée par voie orale à raison de 8 g, 3 fois par jour, pendant 24 heures à 3 volontaires en bonne santé a permis de réduire les taux plasmatiques d’A771726 d’environ 40 % en 24 heures et de 49 % à 65 % en 48 heures (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Il a été démontré que l’administration de charbon activé (poudre en suspension) par voie orale ou au moyen d’une sonde nasogastrique (50 g toutes les 6 heures, pendant 24 heures) permet de réduire les taux plasmatiques du métabolite actif, A771726, de 37 % en 24 heures et de 48 % en 48 heures.
Si la situation clinique le justifie, la procédure d’élimination peut être répétée.
Des études portant sur l’hémodialyse et sur la DPCA (dialyse péritonéale continue ambulatoire) ont démontré que le principal métabolite léflunomide, le A771726, n’était pas dialysable.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux |
| Orale | Comprimés pelliculés dosés à 10 mg, et à 20 mg | Cellulose – microcrystalline, crospovidone, hypromellose, oxyde de fer jaune, lactose monohydrate, macrogol, stéarate de magnésium, povidone, amidon prégélatinisé [amidon de maïs 1500], silica colloïdale anhydre, talc, dioxyde de titane |
ACCEL-LEFLUNOMIDE se présente en comprimés pelliculés contenant 10 mg ou 20 mg de léflunomide pour administration par voie orale.
Les comprimés pelliculés d'ACCEL-LEFLUNOMIDE 10 mg sont des comprimés blanches, ronds biconvexes sans défauts et d'un diamètre d'environ 6,1 mm. Chaque comprimé contient 10 mg de léflunomide comme ingrédient actif.
Les comprimés pelliculés d'ACCEL-LEFLUNOMIDE 20 mg sont jaunes, ronds biconvexes, sans défauts et d'un diamètre d'environ 8,1 mm. Chaque comprimé contient 20 mg de léflunomide comme ingrédient actif.
Les comprimés d'ACCEL-LEFLUNOMIDE dosés à 10 mg et à 20 mg sont conditionnés dans des flacons de polyéthylène haute densité de 30 et 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le métabolite actif d’ACCEL-LEFLUNOMIDE, A771726, possède une longue demi-vie. Des effets indésirables graves (p. ex. une hépatotoxicité, une hématotoxicité ou des réactions allergiques; voir plus loin) peuvent survenir et persister, même si le traitement par ACCEL-LEFLUNOMIDE a été interrompu. La procédure d’élimination recommandée permet de prendre en charge les manifestations toxiques mentionnées précédemment.
Si des effets indésirables graves attribuables à ACCEL-LEFLUNOMIDE surviennent ou s’il faut éliminer rapidement le métabolite A771726 de la circulation sanguine pour toute autre raison, on devra administrer de la cholestyramine ou du charbon activé et poursuivre ou répéter ce traitement aussi longtemps que la situation clinique le justifie (voir la section 5 SURDOSAGE). Si l’on soupçonne une réaction allergique ou immunologique grave, il peut être nécessaire d’administrer la cholestyramine ou le charbon activé pendant une plus longue période afin d’abaisser le taux de léflunomide de façon satisfaisante (voir la rubrique Procédures d’élimination).
Le patient doit également suivre l’une des procédures d’élimination lorsqu’il prend un autre ARMM (p. ex., du méthotrexate), après un traitement par ACCEL-LEFLUNOMIDE, car il subsiste un risque d’effets indésirables additifs longtemps après la fin du traitement (voir la rubrique Procédures d’élimination et les sections 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Un traitement récent par un ARMM hépatotoxique peut entraîner une exacerbation des effets indésirables. Par conséquent, il faut évaluer attentivement les bienfaits compte tenu des risques potentiels avant d’instaurer le traitement par ACCEL-LEFLUNOMIDE. Si ces médicaments sont utilisés en concomitance, on doit faire preuve de prudence et surveiller de très près les fonctions hépatique et médullaire des patients (voir les sections 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
La coadministration du tériflunomide avec ACCEL-LEFLUNOMIDE est déconseillée puisque cela va entraîner une exposition plasmatique accrue du métabolite A771726 de façon additive étant donné qu’ACCEL-LEFLUNOMIDE est la molécule mère du tériflunomide.
Procédures d’élimination
Après l’arrêt du traitement par ACCEL-LEFLUNOMIDE, il est recommandé d’utiliser l’une des 2 procédures suivantes afin de favoriser la baisse rapide des taux plasmatiques du médicament :
- 1. 8 g de cholestyramine, 3 fois par jour, pendant 11 jours OU
- 2. 50 g de charbon activé, 4 fois par jour, pendant 11 jours.
La durée de la procédure d’élimination peut varier en fonction des variables cliniques ou des résultats des épreuves de laboratoire.
Si l’on n’a pas recours à l’une de ces procédures d’élimination, il faut parfois compter 2 ans après avoir cessé l’administration d’ACCEL-LEFLUNOMIDE pour que le taux plasmatique de son métabolite, A771726, atteigne un niveau aussi faible. En raison de la variation interindividuelle de la clairance du médicament, le taux plasmatique peut atteindre ce niveau en moins de temps (p. ex., 6 mois) chez certains patients.
Pour obtenir plus de renseignements sur le dosage du métabolite A771726, veuillez communiquer avec Accel-Pharma Inc.
Cancérogenèse et mutagenèse
Cancer
Le risque de cancer, surtout de troubles lymphoprolifératifs, peut augmenter sous l’effet de certains immunosuppresseurs. Le traitement par ACCEL-LEFLUNOMIDE est associé à un risque d’immunosuppression. Les essais cliniques sur léflunomide n’ont mis en évidence aucune augmentation apparente de la fréquence de cancer et de troubles lymphoprolifératifs. Cela dit, il faudra avoir recours à des études d’envergure et de plus longue durée pour déterminer si le traitement par ACCEL-LEFLUNOMIDE entraîne un risque accru de cancer ou de troubles lymphoprolifératifs.
Cancérogenèse et mutagenèse
Une étude d’une durée de 2 ans n’a révélé aucun effet cancérigène chez des rats qui avaient reçu par voie orale des doses léflunomide pouvant atteindre la dose maximale tolérée de 6 mg/kg (environ 1/40 de l’exposition générale au A771726 chez l’humain, d’après l’aire sous la courbe [ASC]).
Cependant, une étude d’une durée de 2 ans chez des souris a mis en évidence une augmentation de la fréquence de lymphomes chez les mâles à la dose de 15 mg/kg administrée par voie orale, soit la plus forte dose étudiée (1,7 fois l’exposition au A771726 chez l’humain, d’après l’ASC). Chez les souris femelles de la même étude, on a observé une augmentation proportionnelle à la dose de la fréquence d’adénomes et de carcinomes broncho-alvéolaires à partir de la dose de 1,5 mg/kg (environ 1/10 de l’exposition au A771726 chez l’humain, d’après l’ASC). On ignore la pertinence clinique des résultats obtenus chez la souris lors de l’emploi léflunomide.
Léflunomide ne s’est pas révélé mutagène lors du test d’Ames, du test de synthèse non programmée de l’ADN et du test de mutation génique au locus de l’enzyme HGPRT. En outre, léflunomide ne s’est pas révélé clastogène lors du test du micronoyau in vivo chez la souris et du test cytogénétique in vivo sur des cellules médullaires de hamster chinois. Toutefois, la 4-trifluorométhylaniline (TFMA), un métabolite mineur léflunomide, s’est révélée mutagène lors du test d’Ames et du test de mutation génique au locus de l’enzyme HGPRT et clastogène lorsque testée in vitro sur les aberrations chromosomiques de cellules de hamster chinois. La TFMA n’était pas clastogène lors du test du micronoyau in vivo chez la souris et du test cytogénétique in vivo sur des cellules médullaires de hamster chinois.
Cardiovasculaire
Outre les cas d’hypertension artérielle observés lors des essais cliniques, des cas isolés de maîtrise difficile de l’hypertension ont été signalés, notamment des cas d’hypertension artérielle maligne et de crise hypertensive. Bien qu’aucun lien causal avec léflunomide n’ait été établi et que des facteurs confondants aient été présents dans la plupart des cas, il a été jugé essentiel que les recommandations relatives à la surveillance soient respectées intégralement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Des cas graves d’hypertension pulmonaire, dont certains ont eu une issue mortelle, ont été signalés chez des patients traités par le léflunomide après la commercialisation du produit. La majorité de ces cas ont été signalés chez des patients présentant une pathologie sous-jacente : maladie cardiaque, valvulopathie, trouble pulmonaire (pneumopathie interstitielle) ou thromboembolie pulmonaire. La prudence est de rigueur quand le léflunomide est utilisé chez les patients qui présentent une maladie cardiaque, une valvulopathie, un trouble pulmonaire (pneumopathie interstitielle) ou une thromboembolie pulmonaire.
Gastro-intestinal
Après la commercialisation du produit, on a signalé des cas de colite, y compris la colite ulcéreuse, la colite microscopique et la maladie de Crohn, chez des patients traités par le léflunomide. Certains cas étaient graves et certains ont eu une issue mortelle. Il convient d’envisager un diagnostic de colite chez les patients qui prennent du léflunomide et qui présentent une diarrhée chronique ou une perte de poids inexpliquée.
Hématologique
Les modalités de surveillance des effets toxiques d’ordre hématologique doivent être respectées (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
ACCEL-LEFLUNOMIDE est contre-indiqué chez les patients qui présentent une aplasie médullaire ou encore une anémie, une leucopénie, une neutropénie ou une thrombocytopénie importantes attribuables à d’autres causes que la polyarthrite rhumatoïde (voir la section 2 CONTRE- INDICATIONS). Chez les patients atteints d’anémie, de leucopénie ou de thrombocytopénie de gravité moindre, ainsi que chez les patients qui présentent une aplasie médullaire ou qui y sont exposés, le risque de troubles hématologiques augmente. Les mêmes effets surviennent chez les patients qui reçoivent de façon concomitante des médicaments myélodépressifs, comme le méthotrexate. Une surveillance stricte de tous les patients qui reçoivent ACCEL-LEFLUNOMIDE et des médicaments myélodépressifs en concomitance est donc recommandée. Si de tels troubles surviennent, il convient d’envisager l’utilisation de l’une des procédures d’élimination afin d’abaisser les taux plasmatiques du métabolite A771726.
Dans le cas de réactions hématologiques graves, notamment une pancytopénie, on doit cesser l’utilisation d’ACCEL-LEFLUNOMIDE et de tout autre médicament myélodépressif concomitant, et amorcer l’une des procédures d’élimination (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Hépatique/biliaire/pancréatique
Les modalités de surveillance des effets toxiques d’ordre hépatique doivent être respectées
(voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
ACCEL-LEFLUNOMIDE est contre-indiqué chez les patients qui présentent une insuffisance hépatique (voir la section 2 CONTRE-INDICATIONS). Compte tenu du risque d’exacerbation de l’hépatotoxicité et du rôle du foie dans l’activation, l’élimination et la transformation d’ACCEL-LEFLUNOMIDE, l’emploi de ce médicament n’est pas recommandé chez les patients qui sont porteurs du virus de l’hépatite B ou C ou qui présentent une affection hépatique préexistante.
De rares cas (selon les définitions utilisées par les organismes de réglementation, il s’agit d’effets survenant à une fréquence allant de 0,01 % à 0,1 %) d’atteinte hépatique grave incluant l’insuffisance hépatique, certains ayant eu une issue mortelle, ont été signalés lors du traitement par léflunomide. La plupart des cas sont survenus au cours des 6 premiers mois de traitement. Bien que des facteurs confondants aient été présents dans de nombreux cas, notamment lors de l’administration d’autres médicaments hépatotoxiques comme le méthotrexate et/ou des anti-inflammatoires non stéroïdiens (AINS), un lien causal avec léflunomide ne peut être exclu. Il est donc essentiel de respecter intégralement les recommandations relatives à la surveillance et de recourir à une procédure d’élimination dans les cas appropriés (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Il est recommandé d’éviter la consommation d’alcool au cours du traitement par ACCEL-LEFLUNOMIDE en raison des effets hépatotoxiques additifs qui peuvent survenir.
Lors des essais cliniques, le traitement par léflunomide a été associé à une élévation des enzymes hépatiques, principalement l’ALT (SGPT) et l’AST (SGOT), chez un nombre important de patients; ces effets étaient généralement réversibles. La plupart des élévations de transaminases étaient légères (≤ 2 fois la limite supérieure de la normale, ou LSN) et se résorbaient habituellement pendant la poursuite du traitement. Les élévations cliniquement importantes (> 2 et ≤ 3 fois la LSN) étaient moins fréquentes; de plus, elles étaient généralement asymptomatiques et réversibles si on diminuait la dose; si elles persistaient, elles étaient réversibles à l’arrêt du traitement. Les élévations plus marquées (> 3 fois la LSN) étaient rares et se sont résorbées à l’interruption du traitement par léflunomide. On a administré de la cholestyramine pour faciliter l’élimination chez certains patients. Dans l’ensemble, les élévations persistantes après une réduction de la dose étaient peu fréquentes et généralement associées à l’usage concomitant d’un AINS. Les résultats de biopsies, si peu nombreuses soient-elles, n’ont pas révélé que le traitement par léflunomide était associé à l’apparition d’une cirrhose ou d’une fibrose hépatique.
Le tableau suivant montre les élévations des taux d’enzymes hépatiques observées mensuellement lors des essais cliniques US301, MN301 et MN302. On remarque que l’absence de folates lors de l’essai MN302 a été associée à une fréquence passablement plus marquée d’élévations des taux d’enzymes hépatiques sous l’effet du méthotrexate.
Tableau 2 – Élévations des taux d’enzymes hépatiques > 3 fois la limite supérieure de la normale (LSN)
US301 Nbre de patients (%) | MN301 Nbre de patients (%) | MN302 Nbre de patients (%) | ||||||
| LEF | PL | MTX | LEF | PL | SSZ | LEF | MTX | |
ALT (SGPT) > 3 fois la LSN (%) Baisse jusqu’à ≤ 2 fois la LSN | 8 (4,4) 8 | 3 (2,5) 3 | 5 (2,7) 5 | 2 (1,5) 2 | 1 (1,1) 1 | 2 (1,5) 2 | 13 (2,6) 12 | 83 (16,7) 82 |
Moment de l’élévation 0 à 3 mois 4 à 6 mois 7 à 9 mois 10 à 12 mois | 6 1 1 - | 1 1 1 - | 1 3 1 - | 2 - - - | 1 - - - | 2 - - - | 7 1
| 27 34 16 6 |
AST (SGOT) > 3 fois la LSN (%) Baisse jusqu’à ≤ 2 fois la LSN | 4 (2,2) 4 | 2 (1,7) 2 | 1 (0,6) 1 | 2 (1,5) 2 | 0 | 5 (3,6) 4 | 7 (1,4) 5 | 29 (5,8) 29 |
Moment de l’élévation 0 à 3 mois 4 à 6 mois 7 à 9 mois 10 à 12 mois | 2 1 1 - | 1 1 - - |
- - | 2 - - - | - - - - | 4 1 - - | 3 1
| 10 11 8 - |
LEF = léflunomide; SSZ = sulfasalazine; PL = placebo; MTX = méthotrexate
Les lignes directrices portant sur l’ajustement de la dose ou l’interruption du traitement selon l’ampleur et la persistance de l’élévation des taux d’enzymes hépatiques s’énoncent comme suit : en cas d’élévation persistante du taux d’ALT (SGPT) entre 2 et 3 fois la LSN ou d’élévation du taux d’ALT (SGPT) supérieure à 3 fois la LSN, il faut interrompre la prise d’ACCEL-LEFLUNOMIDE. On peut administrer de la cholestyramine ou du charbon activé afin d’abaisser le taux du métabolite A771726 plus rapidement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination et Surveillance et tests de laboratoire).
On a observé de rares élévations des taux de phosphatases alcalines et de bilirubine. Lors de l’essai US301, on a eu recours aux directives de l’ACR pour la biopsie du foie sous un traitement par le méthotrexate afin de surveiller ces taux. L’un des 182 patients recevant léflunomide et l’un des 182 patients recevant du méthotrexate ont subi une biopsie du foie à 106 et à 50 semaines respectivement. La biopsie a révélé une atteinte de grade IIIA selon la classification de Roegnik pour le sujet recevant du léflunomide et une atteinte de grade I selon la classification de Roegnik pour le sujet recevant du méthotrexate.
Immunitaire
L’emploi d’ACCEL-LEFLUNOMIDE n’est pas recommandé chez les patients qui présentent une aplasie médullaire, une infection grave non maîtrisée ou une immunodéficience attribuable à d’autres causes que la polyarthrite rhumatoïde (voir la section 2 CONTRE-INDICATIONS).
Les médicaments ayant des propriétés immunosuppressives, comme léflunomide, peuvent accroître la sensibilité des patients aux infections, notamment aux infections opportunistes (voir la section 8 EFFETS INDÉSIRABLES). Lorsqu’elles surviennent, les infections peuvent être plus graves.
Il est admis que les patients souffrant d’arthrite rhumatoïde présentent un risque accru d’infection grave pouvant entraîner une septicémie et le décès. On a signalé de rares cas d’infection grave (notamment à Pneumocystis jirovecii et à cytomégalovirus) et de septicémie (certains cas isolés ayant eu une issue mortelle) chez des patients recevant léflunomide. Bien que, dans la plupart des cas, aucun lien causal avec le léflunomide n’ait été établi et que de multiples facteurs confondants aient été présents, les infections survenant chez les patients traités par ACCEL-LEFLUNOMIDE peuvent nécessiter un traitement précoce et énergique.
En cas d’infection grave ou rebelle, il peut être nécessaire d’interrompre le traitement par ACCEL-LEFLUNOMIDE et de recourir à l’une des procédures d’élimination (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Léflunomide n’a pas été étudié chez les patients présentant un résultat positif au test de dépistage de la tuberculose, et l’innocuité léflunomide chez les personnes ayant une infection tuberculeuse latente est inconnue. Avant de commencer le traitement, tous les patients doivent être évalués pour détecter la présence de tuberculose active et inactive (« latente »). Les patients présentant un résultat positif au test de dépistage de la tuberculose doivent être traités selon les pratiques médicales habituelles avant d’entamer le traitement par ACCEL-LEFLUNOMIDE. Les patients ayant des antécédents de tuberculose doivent être étroitement surveillés en raison de la possibilité de réactivation de l’infection.
Surveillance et tests de laboratoire
ACCEL-LEFLUNOMIDE ne doit être administré aux patients que sous étroite surveillance médicale.
Les taux d’AST (SGOT) et d’ALT (SGPT) doivent être vérifiés avant le début du traitement, puis à intervalles mensuels ou plus rapprochés au cours des 6 premiers mois, ainsi qu’à toutes les 8 semaines par la suite (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Il est plus fréquent d’observer une élévation des taux d’ALT (SGPT) que des taux d’AST (SGOT).
Si l’élévation confirmée des taux d’ALT (SGPT) dépasse de 2 à 3 fois la limite supérieure de la normale (LSN), il convient de réduire la dose de 20 mg à 10 mg par jour et de surveiller ces taux chaque semaine. En cas d’élévation persistante du taux d’ALT (SGPT) supérieure à 2 fois la LSN ou d’élévation confirmée du taux d’ALT (SGPT) supérieure à 3 fois la LSN, il faut interrompre la prise d’ACCEL-LEFLUNOMIDE et recourir à l’une des procédures d’élimination.
Si des effets indésirables graves attribuables à ACCEL-LEFLUNOMIDE surviennent ou s’il faut éliminer rapidement le métabolite actif de la circulation sanguine pour toute autre raison (p. ex. une grossesse désirée ou imprévue ou le remplacement d’ACCEL-LEFLUNOMIDE par un autre ARMM comme le méthotrexate), il faut recourir à l’une des procédures d’élimination. On peut administrer de la cholestyramine ou du charbon activé afin d’abaisser le taux du métabolite A771726 plus rapidement (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Un hémogramme, comprenant une formule leucocytaire et une évaluation du nombre de plaquettes, doit être réalisé avant le début du traitement par ACCEL-LEFLUNOMIDE, puis toutes les 2 semaines au cours des 6 premiers mois de traitement, et toutes les 8 semaines par la suite (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
On doit vérifier la tension artérielle avant le début du traitement par ACCEL-LEFLUNOMIDE, puis de façon régulière par la suite (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques).
On recommande d’évaluer l’état pulmonaire avant d’amorcer un traitement par ACCEL-LEFLUNOMIDE chez les patients souffrant de pneumopathie ou ayant des antécédents d’une telle affection, ainsi que chez les patients récemment traités par des médicaments que l’on sait capables de provoquer une pneumopathie interstitielle, et d’exercer à leur endroit une surveillance étroite pendant le traitement. Avant de commencer le traitement, tous les patients doivent être évalués pour détecter la présence de tuberculose active et inactive (« latente »). Les patients ayant des antécédents de tuberculose doivent être étroitement surveillés en raison de la possibilité de réactivation de l’infection.
Autres modifications aux épreuves de laboratoire :
En raison d’un effet uricosurique probablement exercé sur la bordure en brosse du tube proximal rénal, on constate généralement une baisse des taux d’acide urique. Une phosphaturie et une hypokaliémie peuvent également survenir.
Neurologique
Neuropathie périphérique
Des cas de neuropathie périphérique ont été observés chez des patients traités avec léflunomide. La plupart des patients se sont rétablis suite à l’interruption du traitement par léflunomide, mais certains ont continué à éprouver des symptômes. L’âge supérieur à 60 ans, la prise concomitante de médicaments neurotoxiques et le diabète peuvent augmenter le risque de neuropathie périphérique. Si une neuropathie périphérique se manifeste chez un patient traité par ACCEL-LEFLUNOMIDE, il faut envisager de mettre fin au traitement par ACCEL-LEFLUNOMIDE et de mettre en œuvre les procédures d’élimination (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Rénal
L’emploi d’ACCEL-LEFLUNOMIDE est contre-indiqué chez les patients atteints d’insuffisance rénale modérée ou grave. Étant donné le rôle du rein dans l’élimination léflunomide et le manque de données cliniques sur l’utilisation léflunomide chez les insuffisants rénaux, la prudence s’impose lorsqu’on envisage d’administrer ACCEL-LEFLUNOMIDE à des patients atteints d’insuffisance rénale légère.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Léflunomide n’a eu aucun effet sur la fertilité des rats mâles et femelles recevant par voie orale des doses pouvant atteindre 0,4 mg/kg (environ 1/30 de l’exposition au métabolite A771726 chez l’humain, d’après l’ASC).
- Risque tératogène
La grossesse doit être évitée si l’un des 2 partenaires prend ACCEL-LEFLUNOMIDE.
Femmes
Aucune étude comparative rigoureuse n’a évalué l’utilisation léflunomide chez les femmes enceintes. Cependant, d’après les résultats d’études chez l’animal, il se pourrait qu’léflunomide entraîne la mort du fœtus ou exerce des effets tératogènes lorsqu’il est administré à une femme enceinte. Une femme apte à procréer ne doit pas amorcer un traitement par ACCEL-LEFLUNOMIDE jusqu’à ce que la possibilité d’une grossesse ait été exclue et que l’utilisation d’une méthode contraceptive fiable ait été confirmée.
Avant d’entreprendre un traitement par ACCEL-LEFLUNOMIDE, la patiente doit être très bien informée des risques importants pour le fœtus. Elle devra communiquer immédiatement avec son médecin et subir un test de grossesse dès la présence d’un retard des menstruations ou de toute autre raison pouvant laisser présager une grossesse. Si la patiente se révèle enceinte, elle et son médecin devront discuter du risque de poursuivre la grossesse (voir la section RENSEIGNEMENTS POUR LE PATIENT SUR LE MEDICAMENT). Il est possible de réduire les risques pour le fœtus en appliquant la procédure d’élimination décrite ci-dessous dès le premier jour de retard des menstruations afin d’abaisser rapidement le taux plasmatique du métabolite actif léflunomide.
On recommande d’utiliser l’une des procédures d’élimination suivantes chez les femmes qui ont reçu un traitement par ACCEL-LEFLUNOMIDE et qui envisagent une grossesse :
après l’arrêt du traitement par ACCEL-LEFLUNOMIDE, administrer 8 g de
cholestyramine, 3 fois par jour, pendant 11 jours; OU
- après l’arrêt du traitement par ACCEL-LEFLUNOMIDE, administrer 50 g de charbon activé, 4 fois par jour, pendant 11 jours.
Le taux plasmatique du métabolite actif (A771726) doit être inférieur à 0,02 mg/L (0,02 µg/mL). Sous ce taux plasmatique (à confirmer par 2 tests distincts effectués à un intervalle d’au moins 14 jours), le risque d’effet tératogène est considéré comme très faible (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Sans le recours à l’une des procédures d’élimination, il faut parfois compter 2 ans pour que le taux plasmatique du métabolite A771726 atteigne un niveau inférieur à 0,02 mg/L (0,02 µg/mL). Même après une si longue période d’attente, on devra également confirmer l’atteinte d’un tel taux au moyen de 2 tests distincts effectués à un intervalle d’au moins 14 jours.
Si l’utilisation d’une méthode contraceptive fiable pendant une période pouvant atteindre environ 2 ans n’est pas envisageable, il serait souhaitable de recourir à l’une des procédures d’élimination en prophylaxie (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Comme la procédure d’élimination par la cholestyramine ou le charbon activé peut nuire à l’efficacité des contraceptifs oraux, on recommande aux patientes d’utiliser une autre méthode contraceptive durant cette période.
Hommes
ACCEL-LEFLUNOMIDE ne doit pas être employé par les hommes qui pourraient concevoir un enfant et qui n’utilisent pas de méthode contraceptive fiable pendant le traitement par ACCEL-LEFLUNOMIDE et pendant les 2 années qui suivent l’interruption du traitement, si aucune procédure d’élimination n’a été suivie.
Il n’existe aucune donnée précise portant sur le risque de toxicité fœtale paternelle causée par ACCEL-LEFLUNOMIDE, et aucune étude visant à évaluer ce risque n’a été réalisée chez l’animal. Afin de réduire au minimum tout risque possible, les hommes qui désirent concevoir un enfant doivent envisager d’interrompre leur traitement par ACCEL-LEFLUNOMIDE et suivre l’une des procédures d’élimination du médicament, ou encore attendre 2 ans après l’interruption du traitement.
Chez les hommes qui ont reçu un traitement par ACCEL-LEFLUNOMIDE et qui désirent concevoir un enfant, le taux plasmatique du métabolite actif (A771726) doit être inférieur à 0,02 mg/L (0,02 µg/mL), ce qui devra être confirmé par 2 tests distincts effectués à un intervalle d’au moins 14 jours. Après le second test confirmant que le taux plasmatique est inférieur à 0,02 mg/L, une période d’attente supplémentaire de 3 mois est également requise. Après cette période, le risque de toxicité fœtale paternelle lors de la conception est considéré comme très faible (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Respiratoire
La notification spontanée a permis la mise en évidence, à l’échelle mondiale, de rares cas (< 0,1 %) de pneumopathie interstitielle au cours du traitement par léflunomide (voir la section 8 EFFETS INDÉSIRABLES, Troubles respiratoires, thoraciques et médiastinaux). Plusieurs de ces cas ont eu une issue mortelle. Sanofi-aventis et les Instituts de recherche en santé du Canada ont commandité une vaste étude de cohorte visant à évaluer le risque de pneumopathie interstitielle associé au léflunomide. Grâce à l’examen de bases de données liées entre elles et de renseignements sur la prescription et l’administration du médicament, recueillis auprès de plus de 235 000 patients atteints de polyarthrite rhumatoïde, on a conclu que le risque de pneumopathie interstitielle est accru en cas d’antécédents de cette affection ou de traitement par le méthotrexate (RR = 2,6 [IC à 95 % : 1,2; 5,6]).
Dans le cadre d’un programme japonais de surveillance post-commercialisation réalisé auprès de 3658 patients atteints de polyarthrite rhumatoïde, le taux de survenue d’une pneumopathie interstitielle, toutes causes confondues, a été estimé à 0,8 %. Vingt-neuf (29) cas de pneumonite interstitielle ont été signalés, 11 ayant eu une issue mortelle. L’établissement d’un lien de causalité entre l’emploi léflunomide et la pneumopathie interstitielle signalée s’est souvent révélé difficile en raison de l’existence de facteurs confondants tels qu’une pneumopathie préexistante (pneumonite interstitielle, par exemple) ou l’usage préalable ou concomitant d’autres ARMM que l’on sait capables de provoquer une pneumopathie interstitielle, notamment le méthotrexate.
On recommande d’évaluer l’état pulmonaire avant d’amorcer un traitement par léflunomide chez les patients souffrant de pneumopathie ou ayant des antécédents d’une telle affection, ainsi que chez les patients récemment traités par des médicaments que l’on sait capables de provoquer une pneumopathie interstitielle, et d’exercer à leur endroit une surveillance étroite pendant le traitement.
La pneumopathie interstitielle est une maladie dont l’issue peut se révéler mortelle. Elle peut survenir de façon aiguë en tout temps pendant le traitement et présenter divers tableaux cliniques. L’apparition ou l’aggravation de symptômes pulmonaires, comme la toux et la dyspnée, accompagnés ou non de fièvre, pourraient justifier l’abandon du traitement et la réalisation d’examens plus poussés, s’il y a lieu. Si l’on doit mettre fin à l’administration du médicament, le recours à l’une des procédures d’élimination peut se révéler nécessaire en raison de la longue demi-vie du métabolite actif d'ACCEL-LEFLUNOMIDE (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
On doit renseigner les patients au sujet des premiers signes de pneumopathie interstitielle et les aviser qu’ils doivent communiquer sans délai avec leur médecin si ces symptômes se manifestent ou s’aggravent pendant le traitement.
Peau
En cas de stomatite ulcéreuse, le traitement par ACCEL-LEFLUNOMIDE doit être interrompu.
Des cas de syndrome de Stevens-Johnson, de nécrolyse épidermique toxique et de syndrome DRESS (syndrome d’hypersensibilité médicamenteuse causant des éruptions cutanées médicamenteuses avec éosinophilie et symptômes généraux) ont été signalés chez des patients traités par léflunomide. Dès que des réactions se manifestant sur la peau ou sur les muqueuses laissent supposer l’apparition de réactions graves, il faut interrompre l’emploi d’ACCEL-LEFLUNOMIDE ainsi que de tout autre médicament administré en concomitance, puis amorcer l’une des procédures d’élimination sans délai. Il est essentiel d’administrer la procédure complète en cas de telles réactions. La reprise ultérieure du traitement par ACCEL-LEFLUNOMIDE est contre-indiquée dans de tels cas (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination).
Des ulcères cutanés peuvent apparaître pendant le traitement par ACCEL-LEFLUNOMIDE. En cas d’ulcère cutané que l’on soupçonne lié à l’emploi d’ACCEL-LEFLUNOMIDE ou qui persiste malgré un traitement approprié, il faut abandonner ACCEL-LEFLUNOMIDE et envisager la réalisation d’une procédure d’élimination complète du médicament. Avant de prescrire ACCEL-LEFLUNOMIDE de nouveau, le clinicien doit évaluer si l’ulcère a bien guéri.
7.1 Populations particulières
7.1.1 Femmes enceintes
ACCEL-LEFLUNOMIDE ne doit pas être administré aux femmes enceintes ni aux femmes en mesure de procréer. ACCEL-LEFLUNOMIDE ne doit pas être administré aux hommes qui souhaitent concevoir un enfant (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes).
7.1.2 Allaitement
Des études chez l’animal indiquent qu’léflunomide et ses métabolites passent dans le lait maternel. Par conséquent, ACCEL-LEFLUNOMIDE ne doit pas être prescrit aux mères qui allaitent (voir la section 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Comme l’innocuité et l’efficacité léflunomide n’ont pas été évaluées de façon adéquate chez l’enfant, son emploi est contre-indiqué chez les patients âgés de moins de 18 ans.
7.1.4 Personnes âgées
Aucun ajustement posologique ne s’impose chez les patients âgés de plus de 65 ans.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’hypertension, les troubles gastro-intestinaux, la perte pondérale, les céphalées, les étourdissements, la paresthésie, l’asthénie, les troubles de l’appareil locomoteur et les affections cutanées comptent parmi les effets indésirables les plus fréquemment observés lors de la prise léflunomide .
Il peut se produire des cas de leucopénie et des réactions d’hypersensibilité et on a rapporté des cas de syndrome de Stevens-Johnson ou de nécrolyse épidermique toxique et de syndrome DRESS.
Des effets toxiques d’ordre hépatique ont été signalés chez des patients traités par ACCEL-LEFLUNOMIDE. Bien que ces effets étaient habituellement bénins et réversibles, on a observé des cas graves et potentiellement mortels d’hépatopathie, notamment de nécrose hépatique aiguë. Des cas de pancréatite, de pneumopathie interstitielle et d’infection, notamment une septicémie mortelle, ont également été signalés (voir les sections Effets indésirables observés dans les essais cliniques et Effets indésirables peu courants observés au cours des essais cliniques / Effets indésirables observés après la mise en marché).
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Au total, 5419 effets indésirables ont été signalés chez 1339 sujets ayant reçu léflunomide. Les effets indésirables ont donné lieu à une réduction de la dose chez 4 % des sujets ayant participé aux études comparatives sur léflunomide et à un abandon du traitement chez 15,5 % des sujets. Au total, 377 effets indésirables graves sont survenus chez 294 sujets (22 %) ayant reçu léflunomide. Le pourcentage de patients ayant reçu léflunomide et ayant eu un effet indésirable était comparable à celui des patients ayant reçu du méthotrexate, population qui vient au deuxième rang en nombre.
Les effets indésirables signalés le plus souvent lors des essais cliniques comparatifs et que l’on a considérés comme étant liés à l’administration léflunomide étaient d’origine gastro-intestinale; il s’agissait principalement de diarrhée (26,7 % pour léflunomide, 11,9 % pour le placebo, 9,8 % pour la sulfasalazine et 12,5 % pour le méthotrexate), d’anomalies de la fonction hépatique (10,2 % pour léflunomide, 2,4 % pour le placebo, 3,8 % pour la sulfasalazine et 15,1 % pour le méthotrexate), de douleurs abdominales (5,7 % pour léflunomide, 4,3 % pour le placebo, 6,8 % pour la sulfasalazine et 7,5 % pour le méthotrexate), et de nausées ou de vomissements (17,8 % pour léflunomide, 14,3 % pour le placebo, 22,6 % pour la sulfasalazine et 19,9 % pour le méthotrexate). Ces troubles pourraient bien être liés à l’usage concomitant d’AINS, phénomène fréquent dans tous les groupes de traitement. La fréquence de l’hypertension et de l’hypokaliémie observée chez les patients qui ont reçu léflunomide pourrait avoir été influencée par l’usage concomitant d’AINS ou de corticostéroïdes, ou les 2. En plus de la surveillance des fonctions hématologique et hépatique recommandée chez les patients qui reçoivent ACCEL-LEFLUNOMIDE, on doit envisager de surveiller leur tension artérielle (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Les effets indésirables associés à l’utilisation léflunomide pour le traitement de la polyarthrite rhumatoïde (PR) sont, entre autres, la diarrhée, une élévation des taux d’enzymes hépatiques (ALT [SGPT] et AST [SGOT]), l’alopécie, les éruptions cutanées et l’hypertension. Lors d’études comparatives, les effets indésirables suivants ont été signalés sans égard au lien de causalité.
Tableau 3 – Pourcentage des patients (≥ 3 %) ayant présenté des effets indésirables dans n’importe lequel des groupes traités par Léflunomide
Tous les essais pour la PR | Essais comparatifs avec placebo | Essai comparatif avec autre médicament actif | |||||
| MN301 et US301 | MN3021 | ||||||
LEF (N = 1339) | LEF (N = 315) | PL (N = 210) | SSZ (N = 133) | MTX (N = 182) | LEF (N = 501) | MTX (N = 498) | |
| TROUBLES GÉNÉRAUX | |||||||
| Réaction allergique | 2 % | 5 % | 2 % | 0 % | 6 % | 1 % | 2 % |
| Aggravation de la PR | 8 % | 5 % | 11 % | 20 % | 4 % | 17 % | 19 % |
| Asthénie | 3 % | 6 % | 4 % | 5 % | 6 % | 3 % | 3 % |
| Syndrome grippal | 2 % | 4 % | 2 % | 0 % | 7 % | 0 % | 0 % |
| Infection | 4 % | 0 % | 0 % | 0 % | 0 % | 0 % | 0 % |
| Accident – blessure | 5 % | 7 % | 5 % | 3 % | 11 % | 6 % | 7 % |
| Douleur | 2 % | 4 % | 2 % | 2 % | 5 % | 1 % | < 1 % |
| Douleur abdominale | 6 % | 5 % | 4 % | 4 % | 8 % | 6 % | 4 % |
| Dorsalgie (douleur au dos) | 5 % | 6 % | 3 % | 4% | 9 % | 8 % | 7 % |
| TROUBLES CARDIO- VASCULAIRES | |||||||
| Hypertension | 10 % | 9 % | 4 % | 4 % | 3 % | 10 % | 4 % |
| Douleur thoracique | 2 % | 4 % | 2 % | 2 % | 4 % | 1 % | 2 % |
| TROUBLES GASTRO- INTESTINAUX | |||||||
Tous les essais pour la PR | Essais comparatifs avec placebo | Essai comparatif avec autre médicament actif | |||||
| MN301 et US301 | MN3021 | ||||||
LEF (N = 1339) | LEF (N = 315) | PL (N = 210) | SSZ (N = 133) | MTX (N = 182) | LEF (N = 501) | MTX (N = 498) | |
| Anorexie | 3 % | 3 % | 2 % | 5 % | 2 % | 3 % | 3 % |
| Diarrhée | 17 % | 27 % | 12 % | 10 % | 20 % | 22 % | 10 % |
| Dyspepsie | 5 % | 10 % | 10 % | 9 % | 13 % | 6 % | 7 % |
| Gastro-entérite | 3 % | 1 % | 1 % | 0 % | 6 % | 3 % | 3 % |
Anomalies des taux d’enzymes hépatiques | 5 % | 10 % | 2 % | 4 % | 10 % | 6 % | 17 % |
| Nausées | 9 % | 13 % | 11 % | 19 % | 18 % | 13 % | 18 % |
Douleur gastro-intestinale / abdominale | 5 % | 6 % | 4 % | 7 % | 8 % | 8 % | 8 % |
| Ulcère buccal | 3 % | 5 % | 4 % | 3 % | 10 % | 3 % | 6 % |
| Vomissements | 3 % | 5 % | 4 % | 4 % | 3 % | 3 % | 3 % |
| TROUBLES SANGUINS ET TROUBLES DU SYSTÈME LYMPHATIQUE | |||||||
| Leucopénie (> 2 G/L) | 3 % | - | 0 % | 2 % | 1 % | 4 % | 3 % |
| TROUBLES MÉTABOLIQUES ET ALIMENTAIRES | |||||||
| Hypokaliémie | 1 % | 3 % | 1 % | 1 % | 1 % | 1 % | <1 % |
| Perte pondérale | 4 % | 2 % | 1 % | 2 % | 0 % | 2 % | 2 % |
| TROUBLES DE L’APPAREIL LOCOMOTEUR ET DU TISSU CONJONCTIF | |||||||
| Crampes dans les jambes | 1 % | 4 % | 2 % | 2 % | 6 % | 0 % | 0 % |
| Trouble articulaire | 4 % | 2 % | 2 % | 2 % | 2 % | 8 % | 6 % |
| Synovite | 2 % | < 1 % | 1 % | 0 % | 2 % | 4 % | 2 % |
| Ténosynovite | 3 % | 2 % | 0 % | 1 % | 2 % | 5 % | 1 % |
| TROUBLES NEUROLOGIQUES | |||||||
| Étourdissements | 4 % | 5 % | 3 % | 6 % | 5 % | 7 % | 6 % |
Tous les essais pour la PR | Essais comparatifs avec placebo | Essai comparatif avec autre médicament actif | |||||
| MN301 et US301 | MN3021 | ||||||
LEF (N = 1339) | LEF (N = 315) | PL (N = 210) | SSZ (N = 133) | MTX (N = 182) | LEF (N = 501) | MTX (N = 498) | |
| Céphalées | 7 % | 13 % | 11 % | 12 % | 21 % | 10 % | 8 % |
| Paresthésies | 2 % | 3 % | 1 % | 1 % | 2 % | 4 % | 3 % |
| TROUBLES RESPIRATOIRES, THORACIQUES ET MÉDIASTINAUX | |||||||
| Bronchite | 7 % | 5 % | 2 % | 4 % | 7 % | 8 % | 7 % |
| Exacerbation de la toux | 3 % | 4 % | 5 % | 3 % | 6 % | 5 % | 7 % |
| Infection respiratoire | 15 % | 21 % | 21 % | 20 % | 32 % | 27 % | 25 % |
| Pharyngite | 3 % | 2 % | 1 % | 2 % | 1 % | 3 % | 3 % |
| Pneumonie | 2 % | 3 % | 0 % | 0 % | 1 % | 2 % | 2 % |
| Rhinite | 2 % | 5 % | 2 % | 4 % | 3 % | 2 % | 2 % |
| Sinusite | 2 % | 5 % | 5 % | 0 % | 10 % | 1 % | 1 % |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | |||||||
| Alopécie | 10 % | 9 % | 1 % | 6 % | 6 % | 17 % | 10 % |
| Eczéma | 2 % | 1 % | 1 % | 1 % | 1 % | 3 % | 2 % |
| Prurit | 4 % | 5 % | 2 % | 3 % | 2 % | 6 % | 2 % |
| Éruptions cutanées | 10 % | 12 % | 7 % | 11 % | 9 % | 11 % | 10 % |
| Sécheresse de la peau | 2 % | 3 % | 2 % | 2 % | 0 % | 3 % | 1 % |
| TROUBLES RÉNAUX ET URINAIRES | |||||||
| Infection urinaire | 5 % | 5 % | 7 % | 4 % | 2 % | 5 % | 6 % |
| 1 Lors de l’étude MN302 (essai comparatif avec autre produit actif), 999 sujets au total ont reçu, après randomisation selon un rapport 1:1, (1) léflunomide à 20 mg par jour après une dose d’attaque de 100 mg par jour pendant 3 jours, ou (2) du méthotrexate à raison de 10 mg par semaine ou d’un maximum de 15 mg par semaine. Le traitement durait 52 semaines. | |||||||
LEF = léflunomide; SSZ = sulfasalazine; PL = placebo; MTX = méthotrexate; PR = polyarthrite rhumatoïde
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Les effets indésirables suivants ont été signalés chez 1 % à < 3 %, chez < 1 %, chez < 0,1 %, ou chez < 0,01 % des patients souffrant de polyarthrite rhumatoïde et recevant léflunomide dans le cadre d’essais cliniques comparatifs ou au cours de la surveillance post-commercialisation:
Troubles sanguins et troubles du système lymphatique :
De 1 % à < 3 % : anémie (y compris l’anémie ferriprive), ecchymoses, leucopénie (leucocytes > 2 x 10⁹/L [2 G/L]);
Moins de 1 % : éosinophilie, leucopénie (leucocytes < 2 G/L), lymphadénopathie.
Troubles cardiovasculaires
De 1 % à < 3 % : angine de poitrine, palpitations, tachycardie, vasodilatation, varices.
Troubles endocriniens :
De 1 % à < 3 % : diabète sucré, hyperthyroïdie.
Troubles oculaires :
De 1 % à < 3 % : amblyopie, cataracte, conjonctivite, autres troubles oculaires.
Troubles gastro-intestinaux :
De 1 % à < 3 % : colite, constipation, œsophagite, flatulences, gastrite, gingivite, méléna, candidose orale, pharyngite, hypertrophie des glandes salivaires, stomatite (ou stomatite aphteuse), troubles dentaires, altération du goût.
Troubles généraux :
De 1 % à < 3 % : abcès, kyste, fièvre, hernie, malaises, douleur, cervicalgie, douleur pelvienne, migraine.
Il est reconnu que le risque de cancer, surtout de troubles lymphoprolifératifs, peut augmenter sous l’effet de certains immunosuppresseurs (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse).
Troubles hépatiques et biliaires :
De 1 % à < 3 % : cholélithiase; dysfonction hépatique grave, augmentation des taux de phosphatases alcalines, de bilirubine, moins fréquemment de gamma-GT, et de lacticodéshydrogénase (LDH);
Troubles métaboliques et alimentaires :
De 1 % à < 3 % : augmentation du taux de créatine phosphokinase, œdème périphérique, hyperglycémie, hyperlipidémie;
Moins de 1 % : hypokaliémie; hypophosphatémie.
On note habituellement une baisse du taux d’acide urique attribuable à un effet uricosurique.
Troubles de l’appareil locomoteur et du tissu conjonctif :
De 1 % à < 3 % : arthrose, bursite, crampes musculaires, myalgie, ostéonécrose, douleurs osseuses, rupture de tendon.
Troubles neurologiques :
De 1 % à < 3 % : anxiété, asthénie, dépression, sécheresse de la bouche, insomnie, névralgie, névrite, trouble du sommeil, sudation, vertiges;
Troubles respiratoires, thoraciques et médiastinaux :
De 1 % à < 3 % : asthme, dyspnée, épistaxis, trouble pulmonaire;
Affections cutanées et sous-cutanées et réactions allergiques :
De 1 % à < 3 % : acné, dermatite de contact, dermatite fongique, décoloration des cheveux, hématome, herpès simplex, herpès zoster, affection unguéale, nodule cutané, nodule sous- cutané, éruption maculo-papuleuse, affection cutanée, décoloration de la peau, ulcère cutané; Moins de 1 % : urticaire, réactions anaphylactoïdes, réaction anaphylactique grave;
Troubles rénaux et urinaires :
De 1 % à < 3 % : albuminurie, cystite, dysurie, hématurie, troubles prostatiques, pollakiurie.
Troubles de l’appareil reproducteur et des glandes mammaires :
De 1 % à < 3 % : troubles menstruels, candidose vaginale.
Un lien causal entre léflunomide et ces effets n’a pu être établi.
Les effets indésirables signalés au cours d’une deuxième année de traitement par léflunomide dans le cadre des essais cliniques se sont révélés semblables à ceux qui étaient survenus pendant la première année de traitement et leur fréquence était similaire ou inférieure à celle observée au cours des 12 premiers mois.
8.5 Effets indésirables observées après la mise en marché
Troubles sanguins et troubles du système lymphatique :
Leucopénie, pancytopénie, thrombocytopénie, agranulocytose
Troubles cardiovasculaires :
Hypertension pulmonaire (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Troubles gastro-intestinaux :
Colite, y compris colite ulcéreuse, colite microscopique (colite lymphocytaire et colite collagène) et maladie de Crohn (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro- intestinal).
Troubles hépatiques et biliaires :
Hépatite, ictère ou cholestase, atteinte hépatique grave, telle qu’une insuffisance hépatique et une nécrose hépatique aiguë potentiellement mortelle, pancréatite.
Hypersensibilité :
Œdème de Quincke
Infections et infestations :
Infections graves, y compris des infections opportunistes, septicémie potentiellement mortelle.
Troubles neurologiques :
Neuropathie périphérique
Troubles respiratoires, thoraciques et médiastinaux :
Pneumopathie interstitielle (y compris la pneumonie interstitielle et la fibrose pulmonaire), dont l’issue est parfois mortelle.
Affections cutanées et sous-cutanées et réactions allergiques :
Lupus érythémateux cutané, érythème multiforme, psoriasis pustuleux ou aggravation du psoriasis, syndrome de Stevens-Johnson, nécrolyse épidermique toxique, vascularite (y compris la vascularite nécrosante cutanée), syndrome DRESS et ulcères cutanés.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
On observe parfois une exacerbation des effets indésirables lorsque ACCEL-LEFLUNOMIDE est administré en même temps que des substances hépatotoxiques, hématotoxiques ou immunosuppressives. Pareille exacerbation peut aussi se produire lorsque le traitement par ACCEL-LEFLUNOMIDE est suivi de la prise de ces médicaments sans avoir recours à l’une des procédures d’élimination (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Procédures d’élimination). On recommande d’exercer une surveillance stricte des fonctions hépatique et hématologique chez tous les patients qui reçoivent CCEL-LEFLUNOMIDE en concomitance avec d’autres médicaments associés à une augmentation du risque d’hépatotoxicité ou d’hématotoxicité.
Il est recommandé d’éviter la consommation d’alcool au cours du traitement par ACCEL-LEFLUNOMIDE en raison des effets hépatotoxiques additifs qui peuvent survenir.
Des études sur l’inhibition in vitro utilisant des microsomes hépatiques humains indiquent que les enzymes 1A2, 2C19 et 3A4 du cytochrome P450 (CYP) interviennent dans le métabolisme léflunomide.
Lorsqu’il est administré par voie orale, ACCEL-LEFLUNOMIDE se convertit rapidement en son métabolite actif, A771726. Des études in vitro indiquent que le métabolite A771726 inhibe l’activité de l’enzyme 2C9 du cytochrome P450 (CYP2C9).
Des études pharmacocinétiques et pharmacodynamiques sur les interactions médicamenteuses ont été menées sur le métabolite A771726. Étant donné que des interactions médicament-médicament similaires ne peuvent être exclues dans le cas d’ACCEL-LEFLUNOMIDE, il faudrait tenir compte des résultats et des recommandations de l’étude correspondante chez les patients traités par ACCEL-LEFLUNOMIDE.
Lors des essais cliniques, on n’a observé aucun problème d’innocuité lorsque léflunomide et l’un des AINS métabolisés par l’enzyme CYP2C9 étaient administrés en concomitance. La prudence s’impose lorsque ACCEL-LEFLUNOMIDE est administré avec des médicaments, autres que les AINS, métabolisés par l’enzyme CYP2C9, p. ex. la phénytoïne, la warfarine et le tolbutamide (voir la section Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Tableau 4
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| Aspirine, AINS et corticostéroïdes | T | Aucune interaction apparente entre léflunomide et l’aspirine (acide acétylsalicylique), les AINS ou les corticostéroïdes faiblement dosés administrés en concomitance | Des études in vitro indiquent que le métabolite A771726 inhibe l’activité de l’enzyme 2C9 du cytochrome P450 (CYP2C9). Lors des essais cliniques, on n’a observé aucun problème d’innocuité lorsque léflunomide et l’un des AINS métabolisés par l’enzyme CYP2C9 étaient administrés en concomitance. D’après la liaison aux protéines mesurée in vitro en présence de concentrations thérapeutiques, l’ibuprofène ou le diclofénac n’exercent aucun effet sur la liaison du métabolite A771726 aux protéines. Le métabolite A771726 a entraîné une augmentation de 13 % à 50 % des fractions libres de diclofénac et d’ibuprofène, ce qui n’a probablement aucune portée clinique. On peut continuer d’administrer de l’aspirine (acide acétylsalicylique), des AINS ou des corticostéroïdes faiblement dosés pendant un traitement par ACCEL-LEFLUNOMIDE. L’emploi d’ACCEL-LEFLUNOMIDE en association avec un AINS ou un corticostéroïde peut élever la tension artérielle. |
Caféine (substrat de l’enzyme CYP1A2) | É | Des doses répétées du métabolite A771726 ont diminué la valeur moyenne de la Cmax et de l’ASC de la caféine (substrat de l’enzyme CYP1A2) de 18 % et de 55 %, respectivement, ce qui indique que le métabolite A771726 pourrait être un faible inducteur de l’enzyme CYP1A2 in vivo. | Par conséquent, la prudence s’impose si l’on utilise des médicaments métabolisés par l’enzyme CYP1A2 (tels que la duloxétine, la théophylline et la tizanidine) lors d’un traitement concomitant, car cela pourrait les rendre moins efficaces. Il n’existe aucune donnée clinique sur léflunomide. |
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| Cholestyramine ou charbon activé | T | Diminution des concentrations plasmatiques du métabolite A771726 | L’administration concomitante d’ACCEL-LEFLUNOMIDE et de la cholestyramine ou du charbon activé entraîne une diminution rapide et significative des concentrations plasmatiques du métabolite A771726 (le métabolite actif d’ACCEL-LEFLUNOMIDE). On croit que le mécanisme est lié à l’interruption de la transformation entérohépatique ou de la dialyse gastro-intestinale du métabolite A771726. |
| Substrats de la BCRP | É et EC | Aucune interaction pharmacocinétique n’a été démontrée entre léflunomide et le méthotrexate. L’administration de plusieurs doses du métabolite A771726 a multiplié la Cmax et l’ASC moyennes de la rosuvastatine par 2,65 et 2,51 respectivement (voir ci-dessous). | Bien que l’on ait observé une interaction pharmacocinétique du métabolite A771726 avec un substrat de la BCRP (la rosuvastatine) (voir ci- dessous), aucune interaction pharmacocinétique n’a été démontrée entre léflunomide (de 10 à 20 mg par jour) et le méthotrexate (un substrat de la BCRP; de 10 à 25 mg par semaine) dans une étude portant sur 12 patients. |
Substrats de la BCRP et/ou des polypeptides des transporteurs d’anions organiques (OATP) 1B1 et 1B3 | É | L’administration de plusieurs doses du métabolite A771726 a multiplié la Cmax et l’ASC moyennes de la rosuvastatine par 2,65 et 2,51 respectivement. Toutefois, on n’a noté aucune incidence apparente de cette augmentation de l’exposition à la rosuvastatine plasmatique sur l’activité de l’HMG- CoA réductase. | Si ACCEL-LEFLUNOMIDE et la rosuvastatine sont utilisés ensemble, la dose de cette dernière doit être réduite de 50 % et ne doit pas excéder 10 mg, une fois par jour. Quant aux autres substrats de la BCRP (p. ex. méthotrexate, topotécan, sulfasalazine, daunorubicine, doxorubicine) et à la famille OATP, surtout les inhibiteurs de l’HMG-CoA réductase (p. ex. simvastatine, atorvastatine, pravastatine), le méthotrexate, le natéglinide, le répaglinide et la rifampicine, l’administration concomitante doit aussi se faire avec prudence. On surveillera étroitement les signes et symptômes d’exposition excessive à ces médicaments chez les patients et on envisagera une réduction de leurs doses. Il n’existe aucune donnée clinique sur léflunomide. |
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| Cimétidine | T | Aucun changement des paramètres pharmacocinétiques des métabolites A771726 et TFMA | Lorsque léflunomide est administré en concomitance avec la cimétidine (faible inhibiteur non spécifique du cytochrome P450), on ne note aucun changement des paramètres pharmacocinétiques des métabolites A771726 et TFMA, mais on observe une légère augmentation des concentrations de léflunomide chez certains sujets. |
| Méthotrexate | EC | On n’a observé aucune interaction pharmacocinétique entre le méthotrexate et léflunomide. Risque d’effets toxiques additifs (p. ex. hépatotoxicité) | L’administration concomitante d’ACCEL-LEFLUNOMIDE et de méthotrexate n’a pas été approuvée au Canada. Lors d’une étude ouverte, 30 patients souffrant de polyarthrite rhumatoïde évolutive malgré un traitement par le méthotrexate (17 ± 4 mg par semaine [moyenne ± É.-T.]) depuis au moins 6 mois ont reçu léflunomide à raison de 10 à 20 mg par jour. Vingt-trois patients ont reçu le traitement pendant 1 an. On n’a observé aucune interaction pharmacocinétique entre le méthotrexate et léflunomide. On a toutefois constaté que les taux d’enzymes hépatiques de 5 des 30 patients avaient doublé ou triplé. Tous les taux sont revenus à la normale chez les 2 patients ayant continué à recevoir les 2 agents et chez les 3 autres qui ont cessé le traitement par léflunomide. On a également constaté que les taux d’enzymes hépatiques avaient plus que triplé chez 5 autres patients. Ces taux sont aussi revenus à la normale chez les 2 patients ayant continué à recevoir les 2 agents et chez les 3 autres qui ont cessé le traitement par léflunomide. Sur le plan de la réponse clinique, 16 patients ont répondu au critère ACR de 20 %. Chez les 2 patients qui ont subi une biopsie du foie, on n’a relevé aucun signe de fibrose importante. Le fait de remplacer ACCEL-LEFLUNOMIDE par le méthotrexate sans recourir à l’une des procédures d’élimination peut accroître la possibilité d’effets additifs (p. ex. interactions cinétiques, toxicité pour les organes), et cela, longtemps après la substitution (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités). De plus, dans les cas où ACCEL-LEFLUNOMIDE et le méthotrexate sont administrés de façon concomitante, il faut respecter intégralement les lignes directrices de l’ACR relatives à la surveillance des effets hépatotoxiques du méthotrexate comportant la détermination mensuelle des taux d’ALT (SGPT), d’AST (SGOT) et d’albumine sérique (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique). |
| Autres ARMM | T | Risque de manifestations toxiques additives, voire synergiques (p. ex. | L’emploi concomitant de léflunomide avec des antipaludéens, des sels d’or administrés par voie intramusculaire ou orale, de la D-pénicillamine ou de l’azathioprine n’a pas été |
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| hépatotoxicité ou hématotoxicité) | étudié à fond. Les risques associés à l’emploi d’un traitement concomitant, surtout à long terme, sont encore inconnus. Étant donné qu’un traitement concomitant peut entraîner des manifestations toxiques additives, voire synergiques (p. ex. hépatotoxicité ou hématotoxicité), il est déconseillé d’administrer léflunomide en association avec un autre ARMM. | ||
| Warfarine | É | Des doses répétées du métabolite A771726 n’ont eu aucun effet sur la pharmacocinétique de la S-warfarine, ce qui indique que le métabolite A771726 n’est ni un inhibiteur ni un inducteur de l’enzyme CYP2C9. | D’après la liaison aux protéines mesurée in vitro en présence de concentrations thérapeutiques, la warfarine n’exerce aucun effet sur la liaison du métabolite A771726 aux protéines. De même, le métabolite A771726 n’a eu aucun effet sur la liaison de la warfarine aux protéines. Lors d’une étude de pharmacologie clinique, on a observé une interaction pharmacodynamique de la warfarine avec le métabolite A771726. Des doses répétées du métabolite A771726 n’ont eu aucun effet sur la pharmacocinétique de la S- warfarine, ce qui indique que le métabolite A771726 n’est ni un inhibiteur ni un inducteur de l’enzyme CYP2C9. Les valeurs approximatives pour le rapport entre les traitements par le métabolite A771726 + warfarine vs la warfarine seule se lisent comme suit : Cmax : 1,08 (IC à 90 % : 1,00; 1,16) et ASC : 1,12 (IC à 90 % : 1,08; 1,15). Toutefois, une baisse de 25 % du ratio international normalisé (RIN) maximal a été observée lorsque le métabolite A771726 a été coadministré avec de la warfarine comparativement à la warfarine seule. Il n’existe aucune donnée clinique sur léflunomide. On a signalé des cas d’augmentation du temps de prothrombine (temps de Quick) lorsque léflunomide et la warfarine étaient administrés en concomitance. Lorsque de la warfarine est coadministrée, il faut faire preuve de prudence et on recommande d’exercer un suivi étroit du RIN. |
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
Tolbutamide et phénytoïne | T | In vitro, le métabolite A771726 a entraîné une augmentation de 13 % à 50 % des fractions libres de tolbutamide, ce qui n’a probablement aucune portée clinique. | Des études in vitro indiquent que le métabolite A771726 inhibe l’activité de l’enzyme 2C9 du cytochrome P450 (CYP2C9). La prudence s’impose lorsque ACCEL-LEFLUNOMIDE est administré avec des médicaments, autres que les AINS, métabolisés par l’enzyme CYP2C9 comme le tolbutamide et la phénytoïne. In vitro, le métabolite A771726 a entraîné une augmentation de 13 % à 50 % des fractions libres de tolbutamide, ce qui n’a probablement aucune portée clinique. Le tolbutamide a été associé à une augmentation du pourcentage de la fraction libre du métabolite A771726, laquelle était dépendante de la concentration du tolbutamide, mais indépendante de la concentration du métabolite A771726. |
| Contraceptifs oraux | T | On a noté une augmentation de la Cmax et de l’ASC0-24 moyennes de l’éthinylestradiol et de la Cmax et de l’ASC0-24 du lévonorgestrel après des doses répétées du métabolite A771726. | Lors d’une étude dans laquelle léflunomide a été administré en concomitance avec un contraceptif oral triphasique renfermant 30 µg d’éthinylestradiol à des volontaires de sexe féminin en bonne santé, on n’a pas noté de réduction de l’action anovulatoire, et les paramètres pharmacocinétiques du métabolite A771726 sont demeurés dans les limites prévues. On a observé une interaction pharmacocinétique des contraceptifs oraux (0,03 mg d’éthinylestradiol et 0,15 mg de lévonorgestrel) avec le métabolite A771726. On a noté une augmentation de la Cmax et de l’ASC0-24 moyennes de l’éthinylestradiol (selon un facteur de 1,58 et de 1,54, respectivement) et de la Cmax et de l’ASC0-24 du lévonorgestrel (selon un facteur de 1,33 et de 1,41, respectivement) après des doses répétées du métabolite A771726. Si on ne s’attend pas à ce que cette interaction exerce un impact négatif sur l’efficacité des contraceptifs oraux, il faut néanmoins choisir avec circonspection le type de contraceptifs oraux utilisés dans un traitement. |
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| Substrats des transporteurs anioniques organiques 3 (OAT3) | T | Augmentation de la Cmax et de l’ASC moyennes du céfaclor (selon un facteur de 1,43 et de 1,54, respectivement) | On a noté une augmentation de la Cmax et de l’ASC moyennes du céfaclor (selon un facteur de 1,43 et de 1,54, respectivement), après des doses répétées du métabolite A771726, ce qui suggère que celui-ci est un inhibiteur de l’OAT3 in vivo. Par conséquent, la prudence s’impose lorsque le métabolite A771726 est coadministré avec des substrats de l’OAT3, comme le céfaclor, la benzylpénicilline, la ciprofloxacine, l’indométacine, le kétoprofène, le furosémide, la cimétidine, le méthotrexate et la zidovudine. Il n’existe aucune donnée clinique sur léflunomide. |
| Rifampicine | T | Hausse des taux de métabolite A771726 | Après l’administration concomitante d’une dose unique de léflunomide à des sujets recevant de multiples doses de rifampicine, les concentrations du métabolite A771726 ont augmenté d’environ 40 % par rapport aux concentrations observées lorsque léflunomide était administré seul. Vu le risque d’augmentation continue des taux de léflunomide sous l’effet de l’administration de doses multiples, la prudence s’impose si les patients reçoivent à la fois ACCEL- LEFLUNOMIDE et la rifampicine. |
| Vaccins | T | L’utilisation de vaccins à virus vivant n’est pas recommandée. | Il n’existe aucune donnée clinique sur l’efficacité et l’innocuité des vaccins pendant un traitement par léflunomide. L’utilisation de vaccins à virus vivant n’est toutefois pas recommandée. Il faut attendre au moins 6 mois après l’interruption du traitement par ACCEL-LEFLUNOMIDE avant d’administrer un vaccin à virus vivant. |
Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
Répaglinide (substrat de l’enzyme CYP2C8) | É | Augmentation de la Cmax et de l’ASC moyennes du répaglinide (selon un facteur de 1,7 et de 2,4, respectivement) | On a noté une augmentation de la Cmax et de l’ASC moyennes du répaglinide (selon un facteur de 1,7 et de 2,4, respectivement) après des doses répétées du métabolite A771726, ce qui suggère que le celui-ci est un inhibiteur de l’enzyme CYP2C8 in vivo. Par conséquent, on recommande la surveillance des patients qui utilisent concomitamment des médicaments métabolisés par l’enzyme CYP2C8, comme le répaglinide, le paclitaxel, la pioglitazone ou la rosiglitazone, puisqu’ils pourraient être soumis à une exposition plus élevée. Il pourrait s’avérer nécessaire de réduire la dose des médicaments métabolisés par l’enzyme CYP2C8 en fonction du suivi effectué. Il n’existe aucune donnée clinique sur léflunomide. |
Légende : É = étude de cas; EC = essai clinique; É.-T. = écart- type; IC = intervalle de confiance; T = théorique
9.5 Interactions médicament-aliment
Aucune interaction avec des produits alimentaires et des boissons n’a été établie. Il faut éviter la consommation d’alcool au cours du traitement par ACCEL-LEFLUNOMIDE en raison des effets hépatotoxiques additifs qui peuvent survenir.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base d'herbes médicinales n'a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le léflunomide est un immunomodulateur dérivé de l’isoxazole qui inhibe la synthèse de novo des pyrimidines et exerce une action antiproliférative. Après son administration par voie orale, il est rapidement biotransformé en son métabolite A771726 qui est actif in vitro, et que l’on suppose être le médicament actif in vivo. Des modèles animaux de maladies auto-immunes ont révélé que le léflunomide exerce des effets prophylactiques et thérapeutiques. De plus, le léflunomide se caractérise par une action anti-inflammatoire de même que par une faible action analgésique et antipyrétique. Dans un modèle de septicémie expérimentale, le léflunomide n’a pas altéré la résistance des souris à des bactéries pathogènes. En milieu in vitro, après une stimulation par des mitogènes, le métabolite A771726 inhibe la prolifération des lymphocytes T, la synthèse de l’ADN, et l’expression de certains antigènes nucléaires et de surface contribuant à l’activation et à la prolifération des lymphocytes T. Il inhibe, proportionnellement à la dose, la prolifération – stimulée par les antigènes – des cellules mononucléées humaines du sang périphérique (CMSP) et des lignées cellulaires humaines et murines transformées. L’action antiproliférative régresse lorsqu’on ajoute de l’uridine à la culture cellulaire, ce qui indique que le métabolite A771726 agit sur la biosynthèse de novo des pyrimidines. L’inhibition in vivo par le léflunomide de la réaction du greffon contre l’hôte régresse aussi lorsqu’on ajoute de l’uridine à l’alimentation, autre preuve de l’action du métabolite A771726 sur la synthèse de novo des pyrimidines.
La dihydroorotate déshydrogénase (DHODH) est une enzyme qui participe à la synthèse de novo des pyrimidines, laquelle est essentielle à la synthèse de l’ADN. Or, on a démontré que le métabolite A771726 se fixe à la DHODH et qu’il l’inhibe de façon marquée. Dans le modèle de transplantation cardiaque hétérotopique, l’activité de la DHODH diminue dans les lymphocytes s’infiltrant dans l’allogreffe de tissu cardiaque chez les animaux recevant du léflunomide. In vitro, l’incubation de lymphocytes T du sang périphérique humain stimulés par la phytohémagglutinine et l’interleukine-2 (PHA/IL-2) en présence du métabolite A771726 a déclenché l’arrêt du cycle cellulaire à la phase GI ou encore, à la phase S pendant la synthèse de l’ADN. L’ajout d’uridine exogène a renversé cet effet, et le nombre de cellules apoptotiques n’a pas augmenté. L’élévation du taux de l’anti-oncogène p53 et l’expression subséquente de l’inhibiteur p21 des kinases dépendantes des cyclines (CDK) semblent médier cette interruption réversible du cycle cellulaire.
L’incubation in vitro du métabolite A771726 en présence de DHODH de rat, de souris et d’humain entraîne l’inhibition de l’activité enzymatique à des concentrations plus faibles que celles qui exercent une action antiproliférative sur des cellules en voie de division rapide (10 à 367 mmol). Les enzymes de rat et de souris sont plus sensibles à l’effet inhibiteur du métabolite A771726 (CI50 0,14 ± 0,08 et 16 ± 11 µmol, respectivement) que l’enzyme humaine (CI50 46 ± 6 µmol).
Ces données réunies montrent que, in vivo, à des concentrations atteignables chez les patients, le léflunomide inhibe la synthèse de novo des pyrimidines dans les lymphocytes activés et d’autres lignées cellulaires en voie de division rapide, ce qui entraîne l’interruption réversible du cycle cellulaire.
L’inhibition de l’activité des tyrosines kinases a aussi été signalée, tant in vitro qu’in vivo. Ces effets s’observent à des concentrations d’A771726 beaucoup plus élevées que les concentrations nécessaires à l’inhibition de la DHODH et pourraient être secondaires à l’effet exercé sur la DHODH. De plus, on a démontré que le léflunomide administré par voie orale et le métabolite A771726 utilisé in vitro modulent le processus d’adhésion cellulaire chez les patients atteints de polyarthrite rhumatoïde.
10.3 Pharmacocinétique
Les caractéristiques pharmacocinétiques du léflunomide, établies d’après les concentrations plasmatiques de son métabolite actif, le A771726, ont été étudiées chez des sujets en bonne santé et chez des patients atteints de polyarthrite rhumatoïde.
Absorption :
Après l’administration par voie orale d’une dose de 100 mg de 14C-léflunomide à des volontaires en bonne santé, le léflunomide était indécelable (< 25 ng/mL) dans le plasma pendant la période d’échantillonnage étudiée (0,5 heure à 37 jours). Les concentrations plasmatiques de la substance marquée et du métabolite A771726 étaient superposables, ce qui témoigne d’une conversion importante en métabolite actif A771726 pendant le processus d’absorption. La 4-trifluorométhylaniline (TFMA), métabolite mineur, a été décelée dans le plasma animal et humain, mais à des concentrations (ng/mL) largement inférieures à celles du métabolite A771726 (μg/mL). La récupération lente, mais presque complète, de la substance marquée sous forme de métabolites dénote une absorption presque complète du léflunomide chez l’humain.
Lors d’une étude de 24 semaines réalisée chez des patients souffrant de polyarthrite rhumatoïde, l’état d’équilibre a été atteint dans un délai variant entre 7 et 8 semaines. Les concentrations plasmatiques moyennes du métabolite A771726 obtenues 24 heures après l’administration d’une dose d’attaque de 100 mg (8,5 µg/mL) étaient 2 fois plus élevées que les concentrations obtenues après l’administration d’une dose d’attaque de 50 mg (4 µg/mL). Après 24 semaines de traitement, les concentrations plasmatiques mesurées avant l’administration de la dose étaient liées de façon linéaire à la dose d’entretien (9, 18 et 63 µg/mL après 5, 10 ou 25 mg par jour, respectivement). Les paramètres pharmacocinétiques du métabolite A771726 sont donc linéaires pour les doses d’attaque et d’entretien utilisées en clinique.
Après l’administration de doses uniques de léflunomide à des sujets en bonne santé, les concentrations plasmatiques maximales du métabolite A771726 sont atteintes en 6 à 12 heures. À la lumière du dosage du métabolite A771726, on peut affirmer que la biodisponibilité du léflunomide en comprimé, par comparaison à celle d’une solution orale, est de 80 %. On a observé une bioéquivalence entre léflunomide administré avec un repas riche en gras/glucides et léflunomide administré à jeun.
Distribution :
Lors d’études portant sur des échantillons de plasma obtenus chez des sujets en bonne santé, le métabolite A771726 était fortement lié aux protéines (>99 %, albumine). La fraction libre du métabolite se chiffrait à 0,62 %. La liaison du métabolite A771726 était linéaire jusqu’à la concentration de 573 µg/mL. La fraction libre était légèrement supérieure (0,80 %) chez les sujets souffrant de polyarthrite rhumatoïde, comparativement à des sujets en bonne santé, et elle a à peu près doublé chez les patients souffrant d’insuffisance rénale chronique. La liaison massive du métabolite A771726 aux protéines va de pair avec son faible volume de distribution. Après l’administration indépendante par voie intraveineuse du métabolite A771726, on a enregistré un volume de distribution à l’état d’équilibre de 11 L. Métabolisme :
Lorsqu’il est administré par voie orale, le léflunomide se convertit rapidement en son métabolite actif, A771726. Des études chez l’animal donnent à penser que la conversion a lieu pendant le passage dans la paroi intestinale et le foie.
La biotransformation du métabolite A771726 ne relève pas d’une enzyme unique, et on a démontré qu’elle se produisait dans les fractions cellulaires, plus précisément le microsome et le cytosol.
Les métabolites urinaires étaient principalement des glucuroconjugués du léflunomide et un dérivé de l’acide oxanilique du métabolite A771726, tandis que l’A771726 était le principal métabolite retrouvé dans les fèces.
Élimination :
Après l’administration par voie orale d’une dose de 100 mg de 14C-léflunomide à des volontaires en bonne santé, le 14C-léflunomide récupéré dans les urines et les fèces pendant une période de 28 jours représentait 43 % et 48 % de la substance marquée totale, respectivement. On n’a pas retrouvé de léflunomide inchangé dans les urines ni dans les fèces. Le métabolite A771726 est éliminé lentement dans les fèces, probablement par excrétion biliaire, et dans les urines, par biotransformation lente en dérivé de l’acide oxanilique.
Après l’administration indépendante par voie intraveineuse du métabolite A771726, on a enregistré une clairance moyenne de 31 mL/h et une demi-vie d’élimination de 10 jours. On a obtenu une clairance approximative similaire (29 ± 17 mL/h) au sein d’une population de patients souffrant de polyarthrite rhumatoïde qui avaient été admis à des études pivots sur l’innocuité et l’efficacité du léflunomide.
Après l’administration de doses uniques de léflunomide à des sujets en bonne santé, les concentrations plasmatiques du métabolite A771726 baissent de façon mono-exponentielle, la demi-vie étant d’environ 8 jours. Après 24 semaines de traitement, la demi-vie d’élimination se chiffrait en moyenne entre 14 et 18 jours.
La demi-vie d’élimination du métabolite A771726 chez les patients est d’environ 2 semaines. L’administration par voie orale de charbon activé ou de cholestyramine est efficace pour accélérer l’élimination du métabolite A771726. Pendant l’administration par voie orale de charbon activé (50 g, 4 fois par jour) ou de cholestyramine (8 g, 3 fois par jour), la demi-vie du métabolite A771726 a baissé pour atteindre environ 24 heures. Bien que l’on ignore le mécanisme de l’accélération de l’élimination, on croit qu’il pourrait être lié à l’interruption de la transformation entérohépatique ou de la dialyse dans la muqueuse gastro-intestinale.
Populations et états pathologiques particuliers
- Insuffisance rénale:
Chez des sujets souffrant d’insuffisance rénale terminale ayant reçu une dose unique de 100 mg de léflunomide par voie orale, les concentrations plasmatiques du métabolite A771726 mesurées avant et après la dialyse (dialyse péritonéale continue ambulatoire DPCA ou hémodialyse) étaient comparables aux concentrations obtenues chez des volontaires en bonne santé ayant reçu la même dose. L’hémodialyse permet d’éliminer le métabolite A771726 un peu plus rapidement et d’en raccourcir la demi-vie. Les paramètres pharmacocinétiques du métabolite observés chez les patients recourant à la DPCA étaient comparables à ceux observés chez des volontaires en bonne santé.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante (entre 15 et 30 °C), à l’abri de l’humidité et de la lumière. Tenir hors de la portée des enfants.
PARTIE II : INFORMATION SCIENTIFIQUES
12 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : léflunomide
Nom chimique : 5-méthyl-N-[4-(trifluorométhyl)phényl]isoxazole-4-carboxamide; α,α,α-trifluoro-5-methyl-4-isoxazolecarboxy-p-toluidide;
5-methylisoxazole-4-carboxylic acid-trifluoromethylanilide;
5-Methyl-N-[4-(trifluoromethyl)phenyl]isoxazole-4-carboxamide
Formule moléculaire : C12H9F3N2O2
Masse moléculaire: 270, 2 g/mol
Formule développée :
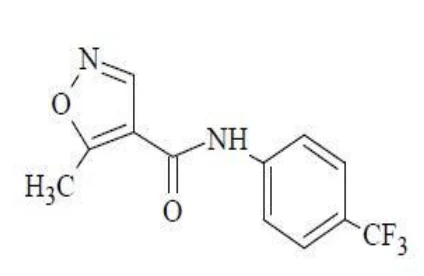
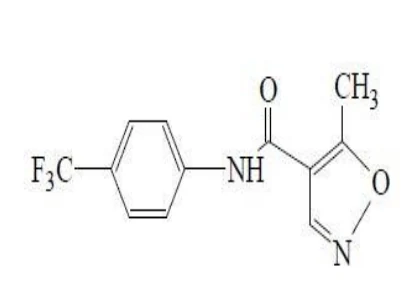
ou
Propriétés physicochimiques :
Le léflunomide est une poudre blanche ou presque blanche. Le léflunomide est pratiquement insoluble dans l'eau, librement soluble dans le méthanol, modérément soluble dans le chlorure de méthylène.
Valeur pKa : 10,8 à 23 °C.
Point de fusion : entre 164 et 170 °C.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Tableau 5 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pour une polyarthrite rhumatoïde
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| US301 | Contrôlée par placebo avec répartition aléatoire selon un rapport 3:2:3 à l’un des 3 traitements | (1) léflunomide à 20 mg/jour pendant 52 semaines après une dose d’attaque de 100 mg/jour pendant 3 jours, (2) placebo, ou (3) méthotrexate à 7,5 mg/semaine ou hausse à 15 mg/semaine, pendant 52 semaines | 511 | 54,1 ± 12,0 | M/F |
| MN301/ MN303/ MN305 | À répartition aléatoire selon un rapport 3:2:3 à l’un des 3 traitements | (1) léflunomide à 20 mg/jour après une dose d’attaque de 100 mg/jour pendant 3 jours, (2) placebo, (3) sulfasalazine à 2,0 g/jour, pendant 24 semaines | 358 | 58,3 ± 10,6 | M/F |
| MN302/ MN304 | À répartition aléatoire | léflunomide à 20 mg/jour ou méthotrexate à 7,5 mg/semaine, puis à 15 mg/semaine, pendant 52 semaines | 999 | 58,3 ± 10,1 | M/F |
| MN304 | À répartition aléatoire | léflunomide à 20 mg/jour ou méthotrexate à 7,5 mg/semaine, puis à 15 mg/semaine, pendant 52 semaines | 612 |
Deux études cliniques pivots avec témoins placebo ont mis en évidence l’efficacité et l’innocuité de léflunomide dans le traitement de la polyarthrite rhumatoïde. Les résultats de ces études sont présentés selon les paramètres suivants : « taux de réussite selon l’ACR » (American College of Rheumatology) par groupe de traitement, « taux de répondeurs selon l’ACR » au fil du temps, évaluation radiographique de la progression de la maladie et mesures de qualité de vie liée à la santé. L’ACR entend par « réussite selon l’ACR » un patient qui termine l’étude et qui est un répondeur selon les paramètres de l’étude. Un « répondeur selon l’ACR » correspond à un patient chez qui on a noté une amélioration ≥ 20 % quant au nombre d’articulations sensibles à la palpation et enflées ainsi qu’une amélioration de 3 des 5 critères suivants : [i] évaluation globale par le médecin, [ii] évaluation globale par le patient, [iii] évaluation de la capacité ou de l’incapacité fonctionnelle selon le questionnaire d’évaluation de l’état de santé (Health Assessment Questionnaire ou HAQ) ou sa version modifiée (Modified Health Questionnaire ou MHAQ), [iv] évaluation de l’intensité de la douleur sur une échelle visuelle analogique et [v] vitesse de sédimentation globulaire (VSG) ou taux de protéine C réactive (CRP). Les améliorations de la capacité ou de l’incapacité fonctionnelle et de la qualité de vie liée à la santé étaient mesurées au moyen du HAQ ou du MHAQ, de la technique d’énonciation des problèmes (Problem Elicitation Technique ou PET) et du questionnaire abrégé en 36 points (Medical Outcomes Survey Short Form 36 ou SF-36).
Lors de l’étude US301, on a admis 511 sujets souffrant de polyarthrite rhumatoïde évolutive depuis au moins 6 mois. Les sujets étaient randomisés selon un rapport 3:2:3 dans l’un des 3 groupes suivants : (1) léflunomide à raison de 20 mg par jour après une dose d’attaque de 100 mg par jour pendant 3 jours; (2) placebo; ou (3) méthotrexate à raison de 7,5 mg par semaine ou plus, jusqu’à concurrence de 15 mg par semaine. Le traitement durait 52 semaines. Parmi les patients qui avaient complété les 12 premiers mois de l’étude US301, 235 ont continué de recevoir le traitement à double insu pendant 12 mois additionnels. La dose léflunomide est demeurée inchangée à 20 mg par jour tandis que la dose de méthotrexate pouvait être portée jusqu’à 20 mg par semaine. Au total, 190 patients ont reçu le traitement à double insu pendant 2 ans.
Lors de l’étude MN301/303/305, on a admis 358 sujets souffrant de polyarthrite rhumatoïde évolutive et ayant au moins 6 articulations sensibles à la palpation et 6 articulations enflées. Les sujets étaient randomisés selon un rapport 3:2:3 dans l’un des 3 groupes suivants : (1) léflunomide à raison de 20 mg par jour après une dose d’attaque de 100 mg par jour pendant 3 jours; (2) placebo; (3) sulfasalazine à raison de 2,0 g par jour. Le traitement durait 24 semaines. L’étude MN303 était une prolongation à l’insu de l’étude MN301 d’une durée de 6 mois, ce qui a permis une comparaison de 12 mois des groupes de traitement ayant reçu léflunomide et de la sulfasalazine dans le cadre de l’étude MN301. Parmi les 168 patients qui avaient complété les 12 mois de traitement de l’étude MN303, 146 ont été admis à l’étude de prolongation MN305 d’une durée de 1 an, réalisée à double insu. Les patients ont continué à recevoir léflunomide ou de la sulfasalazine suivant la même posologie quotidienne qu’à la fin de l’étude MN303. Au total, 116 patients ont reçu le traitement à double insu pendant 2 ans.
Lors de l’étude MN302/304, un essai clinique complémentaire à l’étude US301, 999 sujets souffrant de polyarthrite rhumatoïde évolutive ont été randomisés afin de recevoir léflunomide à raison de 20 mg par jour ou du méthotrexate à raison de 7,5 mg par semaine au départ, cette dose étant ensuite portée jusqu’à 15 mg par semaine. Le traitement durait 52 semaines. Parmi les 736 patients qui avaient complété les 12 mois de traitement de l’étude MN302, 612 ont été admis à l’étude de prolongation MN304 d’une durée de 1 an, réalisée à double insu. Les patients ont continué à recevoir léflunomide ou du méthotrexate suivant la même posologie quotidienne qu’à la fin de l’étude MN302. Au total, 497 patients ont reçu le traitement à double insu pendant 2 ans.
Tableau 6 – Taux de répondeurs selon l’ACR1
| Étude et groupe de traitement | ACR20 | ACR50 | ACR70 |
| Études contrôlées par placebo | |||
| US301 (12 mois) | |||
| Léflunomide (n = 178)2 | 52,23 | 34,33 | 20,23 |
| Placebo (n = 118)2 | 26,3 | 7,6 | 4,2 |
| Méthotrexate (n = 180)2 | 45,6 | 22,8 | 9,4 |
| MN301 (6 mois) | |||
| Léflunomide (n = 130)2 | 54,63 | 33,13 | 10,04 |
| Placebo (n = 91)2 | 28,6 | 14,3 | 2,2 |
| Sulfasalazine (n = 132)2 | 56,8 | 30,3 | 7,6 |
| Études comparatives avec agent actif et non un placebo | |||
| MN302 (12 mois) | |||
| Léflunomide (n = 495)2 | 51,1 | 31,1 | 9,9 |
| Méthotrexate (n = 489)2 | 65,2 | 43,8 | 16,4 |
1 Analyse en intention de traiter réalisée avec report en aval de la dernière observation (RADO) pour les patients ayant cessé de participer à l’étude prématurément. 2 N correspond au nombre de patients en intention de traiter pour lesquels les chercheurs disposaient de données suffisantes pour calculer les taux indiqués. 3 p > 0,001 pour le léflunomide vs le placebo 4 p > 0,02 pour le léflunomide vs le placebo | |||
Tableau 7 – Variation moyenne observée dans la comparaison de l’indice de réponse selon l’ACR1
| Critère | Études contrôlées par placebo | Études non contrôlées par placebo | ||||||
| US301 (12 mois) | MN301, ailleurs qu’aux É.-U. (6 mois) | MN302, ailleurs qu’aux É.-U. (12 mois) | ||||||
| Léflu- nomide | Métho- trexate | Placebo | Léflu- nomide | Sulfa- salazine | Placebo | Léflu- nomide | Métho- trexate | |
| Nbre d’articulations sensibles2 | -7,7 | -6,6 | -3,0 | -9,7 | -8,1 | -4,3 | -8,3 | -9,7 |
| Nbre d’articulations enflées2 | -5,7 | -5,4 | -2,9 | -7,2 | -6,2 | -3,4 | -6,8 | -9,0 |
| Évaluation globale par le patient3 | -2,1 | -1,5 | 0,1 | -2,8 | -2,6 | -0,9 | -2,3 | -3,0 |
| Évaluation globale par le médecin3 | -2,8 | -2,4 | -1,0 | -2,7 | -2,5 | -0,8 | -2,3 | -3,1 |
Capacité/incapacité fonctionnelle (MHAQ/HAQ) | -0,29 | -0,15 | 0,07 | -0,50 | -0,29 | -0,04 | -0,37 | -0,44 |
| Intensité de la douleur3 | -2,2 | -1,7 | -0,5 | -2,7 | -2,0 | -0,9 | -2,1 | -2,9 |
Vitesse de sédimentation globulaire | -6,26 | -6,48 | 2,56 | -7,48 | -16,56 | 3,44 | -10,12 | -22,18 |
| Protéine C réactive | -0,62 | -0,50 | 0,47 | -2,26 | -1,19 | 0,16 | -1,86 | -2,45 |
| Non intégrée à l’indice de réponse selon l’ACR | ||||||||
| Raideur matinale (min.) | -101,4 | -88,7 | 14,7 | -93,0 | -42,4 | -6,8 | -63,7 | -86,6 |
1 Report en aval de la dernière observation; une variation négative témoigne d’une amélioration. 2 Sur un total de 28 articulations 3 Échelle visuelle analogique – 0 = meilleur; 10 = pire | ||||||||
Taux de répondeurs selon l’ACR
Les taux de réussite selon l’ACR dans les études pivots avec témoins placebo (y compris la prolongation [MN303] de l’étude MN301) sont présentés à la figure 1. Sur le plan statistique, l’efficacité de léflunomide était significativement supérieure à celle du placebo pour ce qui est d’atténuer les signes et les symptômes de la polyarthrite rhumatoïde en fonction du critère principal, le taux de réussite selon l’ACR. Le taux de réussite selon l’ACR associé au traitement par léflunomide était constant dans les études de 6 et de 12 mois (41 % à 49 %).
Figure 1
Les taux de répondeurs selon l’ACR au fil du temps que l’on a obtenus lors des études pivots avec témoins placebo sont présentés dans les figures 2 et 3. Sur le plan statistique, l’efficacité de léflunomide était significativement supérieure à celle du placebo pour tous les critères, y compris le taux de répondeurs selon l’ACR, et pour chacun des critères établis pour les répondeurs selon l’ACR (nombre d’articulations sensibles à la palpation, nombre d’articulations enflées, évaluations globales par le patient et le médecin, évaluation de l’intensité de la douleur, évaluation au moyen du HAQ ou du MHAQ, et vitesse de sédimentation globulaire [VSG] ou taux de protéine C réactive [CRP]) ainsi que pour les critères de la raideur matinale et du taux de facteur rhumatoïde. L’effet du traitement par léflunomide était déjà perceptible après 1 mois, s’est stabilisé après 3 à 6 mois et s’est maintenu tout au long du traitement. Le taux de répondeurs au traitement par léflunomide en fin d’étude selon l’ACR était constant dans les études de 6 et de 12 mois (de 52 % à 55 %). 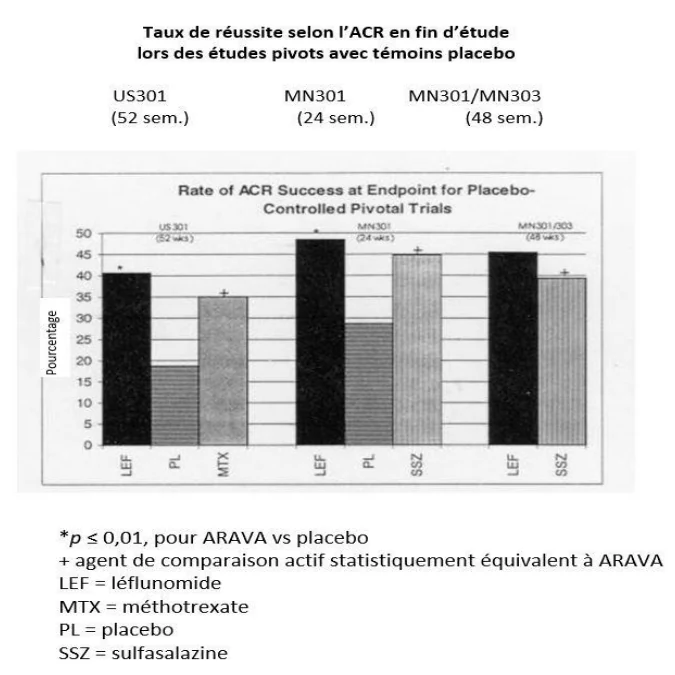 Taux de répondeurs selon l’ACR au fil du temps lors de l’étude US301
Figure 2
Taux de répondeurs selon l’ACR au fil du temps lors des études MN301/303
Figure 3
Après avoir reçu le traitement pendant 12 mois dans le cadre des premières études cliniques pivots, les patients ont fait l’objet d’une évaluation au terme d’un traitement à double insu pendant 12 mois additionnels (période totale de traitement : 2 ans) dans le cadre des études US301, MN305 et MN304. L’amélioration du taux de répondeurs selon l’ACR observée après 6 et 12 mois s’est maintenue pendant 2 ans. De plus, lors d’une étude avec témoins placebo portant sur la réponse en fonction de la dose et réalisée chez 402 sujets atteints de polyarthrite rhumatoïde évolutive, le traitement par léflunomide à 5 mg par jour s’est révélé inefficace. En revanche, le traitement par léflunomide à raison de 10 mg par jour et de 25 mg par jour s’est montré statistiquement supérieur au placebo. Les taux de répondeurs en fin d’étude selon l’ACR pour les doses de 10 et de 25 mg étaient comparables à ceux obtenus lors des études cliniques pivots avec témoins placebo. 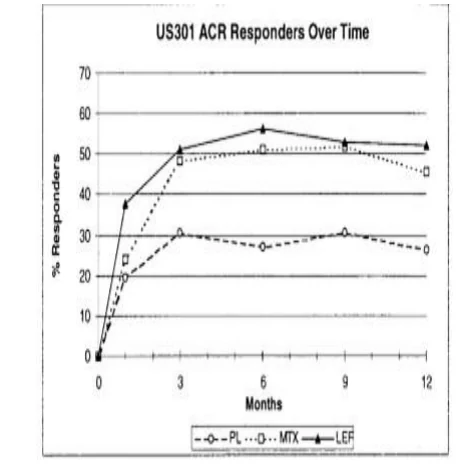
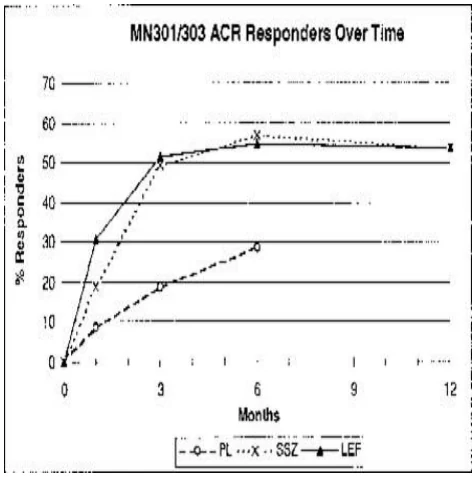
Résultats des analyses radiographiques
Les résultats de l’analyse radiographique selon la méthode de Sharp dans les 2 études pivots avec témoins placebo (y compris la prolongation MN303 de l’étude MN301) sont présentés au tableau 8. Statistiquement parlant, le traitement par léflunomide était supérieur au placebo pour ce qui est de retarder la progression de la maladie mesurée d’après le pincement de l’interligne articulaire et l’érosion osseuse visibles sur les clichés radiographiques. On a aussi constaté que, comparativement au placebo, le traitement par léflunomide retardait la progression de l’érosion osseuse, puisque le pourcentage de patients chez qui l’érosion a évolué avait diminué significativement sur le plan statistique (3 % vs 12 % dans l’étude US301, et 3 % vs 16 % dans l’étude MN301). Chez 30 % des patients, on n’avait pas obtenu de radiographies appariées et on a dû avoir recours à des analyses de sensibilité pour valider les résultats. On n’a pas observé de corrélation entre les modifications radiographiques et l’évolution de l’état clinique.
Tableau 8 – Analyse des scores radiographiques selon la méthode de Sharp
| US301 – 12 mois | MN301 – 6 mois | MN301/303 – 12 mois | |||||||
| Variati on moyen ne du score total | Variatio n moyen ne du sous- score de l’érosio n | Variation moyenne du sous- score du pincement de l’interli gne articulaire | Variatio n moyen ne du score total | Variatio n moyen ne du sous- score de l’érosio n | Variation moyenne du sous- score du pincement de l’interli gne articulaire | Variati on moyen ne du score total | Variati on moyen ne du sous- score de l’érosio n | Variation moyenne du sous- score du pincement de l’interli gne articulaire | |
| LEF | 0,53±4, 51 2 | 0,23±2, 201 | 0,31±2,781 | - 0,06±12 ,31 | 0,17±4, 501 | 0,22±8,021 | 0,90±5, 3 | 0,74±2, 18 | 0,16±3,98 |
| PL | 2,16±4, 0 | 0,89±1, 87 | 0,31±2,781 | 5,60±9, 83 | 1,97±4, 02 | 3,63±7,31 | -- | -- | -- |
| MT X | 0,88±3, 3 | 0,47±1, 83 | 0,41±1,81 | -- | -- | -- | -- | -- | -- |
| SSZ | -- | -- | -- | 1,44±13 ,0 | 0,78±3, 56 | 0,66±9,73 | 1,46±1 3,0 | 0,92±3, 76 | 0,54±9,69 |
1 p ≤ 0,05 léflunomide vs placebo 2 p ≤ 0,05 léflunomide vs comparateur actif | |||||||||
LEF = léflunomide; SSZ = sulfasalazine; PL = placebo; MTX = méthotrexate
Comme l’ont démontré les études pivots avec témoins placebo, le traitement par léflunomide a permis de réduire la douleur, l’enflure articulaire et la sensibilité articulaire à la palpation, en plus d’améliorer les signes et les symptômes de la polyarthrite rhumatoïde. Après 1 an, le traitement par léflunomide, comparativement à un placebo, pouvait avoir retardé l’atteinte articulaire évaluée d’après le pincement de l’interligne articulaire et l’érosion osseuse visibles sur les clichés radiographiques; cependant, on n’a constaté aucune différence constante entre léflunomide et le méthotrexate ni entre léflunomide et la sulfasalazine lors des évaluations de l’atteinte articulaire.
Capacité fonctionnelle
Le questionnaire d’évaluation de l’état de santé (Health Assessment Questionnaire ou HAQ) permet d’évaluer la capacité fonctionnelle et le degré d’incapacité fonctionnelle des patients en fonction de critères spécifiques à la maladie (s’habiller, se lever, manger, marcher, faire sa toilette, atteindre les objets, saisir les objets et vaquer à ses activités). L’indice d’incapacité HAQ (HAQ Disability Index ou HAQ DI) se calcule en additionnant les scores les plus bas de chacune des 8 catégories, modifiés par l’utilisation d’appareils et de dispositifs d’aide.
La figure 4 ci-après illustre la variation moyenne de l’indice d’incapacité HAQ par rapport aux valeurs de départ observée dans le cadre des essais de 6 et de 12 mois réalisés avec témoins placebo et actif.
Figure 4
Les variations de l’indice d’incapacité HAQ ont permis de conclure que le traitement par léflunomide était statistiquement et significativement supérieur au placebo au chapitre de l’amélioration de la capacité fonctionnelle par rapport aux valeurs de départ. L’amélioration obtenue pour toutes les catégories du questionnaire dans le groupe traité par léflunomide était significative sur le plan clinique, dépassant le seuil de changement fixé à 0,22 unité. La supériorité de léflunomide par rapport au placebo a été systématiquement démontrée dans les 8 catégories du HAQ dans le cadre des 2 essais réalisés avec témoins placebo.
L’amélioration de la capacité fonctionnelle et de l’incapacité démontrée après 6 et 12 mois s’est maintenue pendant 2 ans, comme l’illustre la figure 5. Chez les patients ayant continué de recevoir un traitement par léflunomide pendant une deuxième année dans le cadre des 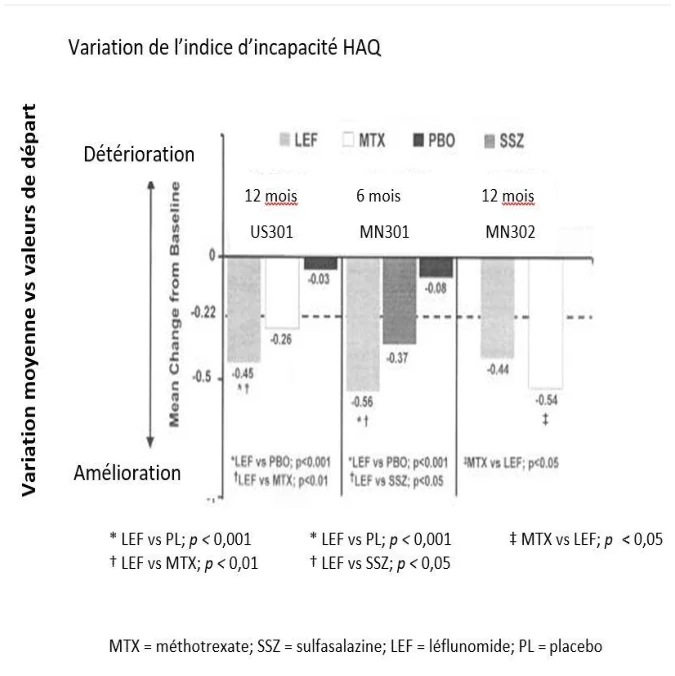 études US301, MN301-305 et MN302-304 réalisées à double insu, on a pu continuer d’observer après 24 mois une amélioration marquée et significative sur le plan clinique, de l’indice d’incapacité HAQ par rapport aux valeurs de départ. Ces résultats ont été documentés dans les 3 études, et aucune différence significative sur le plan clinique n’a été notée entre les résultats obtenus à 12 et à 24 mois.
Variation de l’indice d’incapacité HAQ – Cohorte suivie pendant 2 ans
Figure 5
Le questionnaire abrégé en 36 points (Health Outcomes Survey Short Form 36 ou SF-36) est un outil générique qui permet d’évaluer la capacité fonctionnelle, ainsi que le fonctionnement social et émotionnel. Dans le cadre de l’étude US301, on a observé après 12 mois une amélioration statistiquement significative des scores chez les patients traités par léflunomide comparativement à ceux qui avaient reçu le placebo, et ce, pour 5 des 8 échelles du questionnaire SF-36 (capacité fonctionnelle, douleur, perception de l’état de santé général, énergie et fonctionnement social), ainsi qu’une amélioration de la composante physique du score global et du score mesurant la productivité au travail selon les réponses au questionnaire sur les restrictions relatives au travail. Chez les patients traités par léflunomide, l’amélioration de la capacité fonctionnelle et du fonctionnement émotionnel, mesurée à l’aide du questionnaire SF-36, s’est maintenue du 12e au 24e mois, comme l’illustre la figure 6. 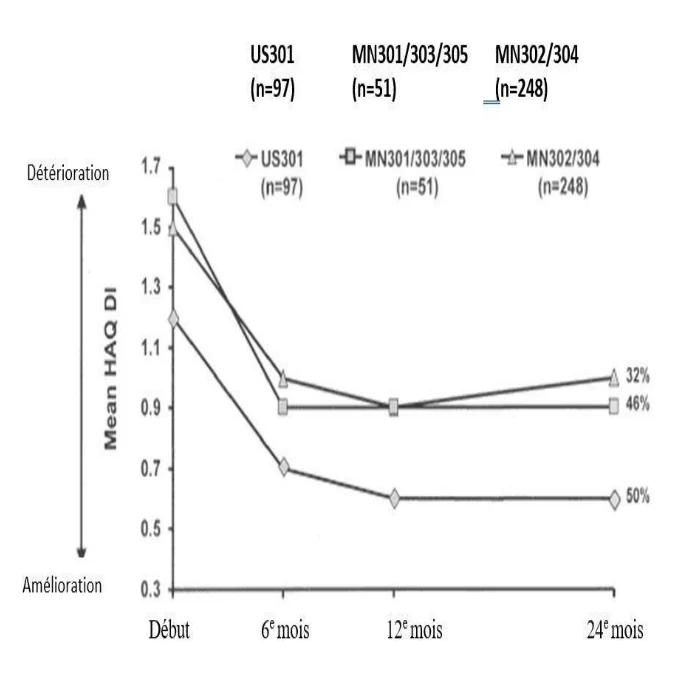 Variation du score obtenu au questionnaire SF-36 – Cohorte suivie pendant 2 ans
Figure 6
14.2 Études de biodisponibilité comparatives
Une étude de biodisponibilité comparative, à dose unique et parallèle, a été menée chez 32 volontaires mâles et femelles adultes, sains et adultes, à jeun. La vitesse et l'ampleur de l'absorption du métabolite de léflunomide A771726 ont été mesurées et comparées après l'administration d'une dose orale unique de 20 mg de comprimés ACCEL-LEFLUNOMIDE (léflunomide) ou ARAVA® (Sanofi Aventis Canada Inc.). Les résultats des données mesurées sont résumés comme suit: 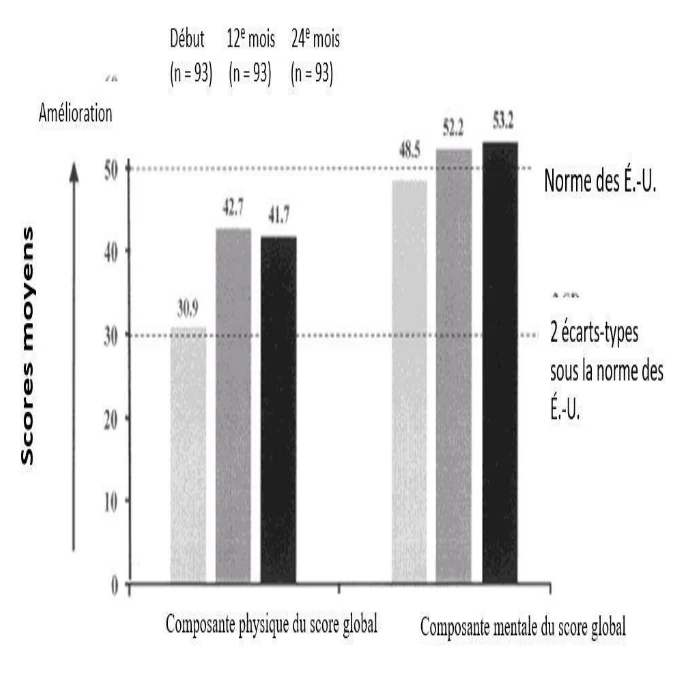
TABLEAU 9- RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Métabolite de léflunomide A771726 (1 x 20 mg léflunomide) A partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV%) | ||||
| Paramètre | Test1 | Référence2 | Rapport entre les moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASC(0-72) (ng·hrs/mL) | 101374.7 102496.9 (15.4) | 97435.1 98383.7 (15.1) | 104.0 | 95.2 – 113.7 |
| Cmax (ng/mL) | 1928.9 1952.1 (16.4) | 1882.5 1909.7 (18.3) | 102.5 | 92.8 – 113.1 |
| Tmax3 (h) | 3.75 (2.53 – 10.00) | 2.50 (1.75 – 5.00) | ||
1 Accel-Leflunomide 20 mg comprimés 2 ARAVA 20 mg comprimés, Sanofi Aventis Canada Inc., ont été achetés au Canada 3 Valeurs de Tmax exprimées sous forme de médiane (intervalle) seulement, En raison de la longue demi-vie d'élimination du métabolite du léflunomide A771726, AUCI et T1/2 n'ont pas pu être calculés avec précision à partir des données obtenues dans cette étude. | ||||
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
Tableau 10 – Liste des études de toxicité aiguë sur le léflunomide et ses métabolites
| Composé à l’étude | Espèce | Dose (mg/kg de poids corporel) – voie | DL50 (mg/kg de poids corporel) - Observations |
| Léflunomide | Souris | 200, 500 – orale | DL50: entre 200 et 500 Mortalité: à 500 mg/kg, la mort est survenue en 24 h. Symptômes: diminution de l’activité, larmoiement, tremblements. Résultats de l’autopsie : légère coloration des reins chez 1 animal mort spontanément. |
| 200, 400 – i.p. | |||
| Rat | 100, 250 – orale | DL50 : entre 100 et 250 Mortalité : 1/4 (100 mg/kg), 3/4 (250 mg/kg); la mort est survenue en 4 à 10 jours. Symptômes : halètement, diminution de l’activité (100 mg/kg); démarche surélevée, diminution de l’activité (250 mg/kg). Résultats de l’autopsie : estomac et thorax remplis de liquide, foie ferme de surface inégale chez les rats morts spontanément; aucun changement chez les rats qui ont survécu pendant 3 semaines. | |
| 200, 400 – i.p. | DL50 : entre 200 et 400 Mortalité : 1/4 (200 mg/kg), 4/4 (400 mg/kg). La DL50 par voie intrapéritonéale variait entre 200 et 400 mg/kg. La mort est survenue en 2 à 19 jours après l’administration de la dose. Symptômes : réduction de la motricité, poils hérissés, rampement, position recroquevillée (400 mg/kg). |
| Composé à l’étude | Espèce | Dose (mg/kg de poids corporel) – voie | DL50 (mg/kg de poids corporel) - Observations |
| Résultats de l’autopsie : coloration anormale du foie, coloration rougeâtre des muqueuses de l’intestin grêle, résidus du composé à l’étude dans l’abdomen des rats morts spontanément; aucun changement chez les rats qui ont survécu pendant 3 semaines. | |||
| Métabolites | |||
| A771726 | Souris | 100, 200 – orale | DL50 : entre 100 et 200 Mortalité : à 200 mg/kg, la mort est survenue en 6 à 8 jours après l’administration de la dose. Symptômes : à 200 mg/kg, réduction de la motricité, poils hérissés, tremblements passagers, rampement, décubitus ventral, coloration rouge-brun des fèces, diminution du poids corporel. Résultats de l’autopsie : aucun changement visible à l’œil nu chez les survivants; coloration rouge-brun foncé ou rouge du contenu de l’intestin chez les animaux qui sont morts spontanément. |
| 100, 160 – i.p. | DL50 : entre 100 et 160 Mortalité : 1 animal à 100 mg/kg; à 160 mg/kg, la mort est survenue en 3 jours après l’administration de la dose. Symptômes : à 100 mg/kg, réduction de la motricité, démarche tremblante, larmoiement, poils hérissés, halètement, tremblements passagers, décubitus ventral, coloration rouge-brun des fèces; à 160 mg/kg, rampement, respiration marquée au niveau du flanc, diarrhée, tremblements passagers. Résultats de l’autopsie : aucun changement visible à l’œil nu. | ||
| Rat | 100, 200, 500 – orale | DL50 : entre 100 et 200 Mortalité : à 200 et à 500 mg/kg, la mort est survenue de 3 à 5 jours après l’administration de la dose. | |
| Composé à l’étude | Espèce | Dose (mg/kg de poids corporel) – voie | DL50 (mg/kg de poids corporel) - Observations |
Symptômes : à 200 et à 500 mg/kg, réduction de la motricité et diarrhée. Résultats de l’autopsie : coloration rougeâtre des muqueuses de l’estomac et de l’intestin; aucun changement chez les rats qui ont survécu pendant 3 semaines. | |||
| 63, 100 – i.p. | DL50 : environ 100 Mortalité : à 100 mg/kg, la mort est survenue de 2 à 9 jours après l’administration de la dose. Symptômes : diarrhée, pelage ébouriffé, démarche tremblante ou ataxique, réduction de la motricité, halètement et œdème de l’iris. Résultats de l’autopsie : à 100 mg/kg, chez les survivants : lobes du foie enflés en partie, revêtement laiteux à la surface du foie, petits dépôts de la taille d’une tête d’épingle sur le foie; aucun changement chez les rats qui sont morts spontanément ou ont reçu 63 mg/kg. | ||
| Trifluorométhylaniline (TFMA) | Souris | 400, 1000 – orale | DL50 : entre 400 et 1000 Mortalité : en 24 heures, à 400 mg/kg, chez 1 souris sur 4 et à 1000 mg/kg, chez 1 souris sur 1. Symptômes : diminution de l’activité, rampement, décubitus ventral, respiration accélérée ou irrégulière, cyanose et nécrose profonde; chez les 2 animaux qui sont morts spontanément, l’autopsie a révélé une coloration brun pâle ou grise des poumons. Résultats de l’autopsie : aucun changement visible à l’œil nu n’a été constaté chez les survivants. |
Toxicité à long terme
Tableau 11 – Liste des études de toxicité à long terme sur le léflunomide et ses métabolites
| Composé à l’étude | Espèce | Voie | Durée | Doses (mg/kg de poids corporel) | Observations clés |
| Léflunomide | Souris | Orale | 14 jours | 0; 15; 30; 60; 100 | À 60 et à 100 mg/kg, 1 animal sur 16 et 11 animaux sur 16, respectivement, sont morts. On a observé une anémie, une diminution du nombre de plaquettes et une atrophie des tissus lymphoïdes à 30, à 60 et à 100 mg/kg/j. Chez les souris ayant reçu 60 ou 100 mg/kg/j, on a aussi observé des ulcères gastro-œsophagiens, une dégénérescence ou une atrophie des organes reproducteurs ainsi qu’une hyperplasie ou une hypocellularité médullaire. |
| Orale | 14 jours | 30 | Le comportement et l’état de santé général n’ont pas été altérés. Les taux de TFMA oscillaient entre 200 et 350 ng/mL à 2 heures et entre 70 et 170 ng/mL à 24 heures. | ||
| Orale | 3 mois | 0; 3; 10; 30 | Toutes les souris ont survécu jusqu’au moment prévu de l’autopsie, sauf 1 souris mâle ayant reçu 3 mg/kg/j et 1 souris femelle ayant reçu 10 mg/kg/j. Chez les mâles qui ont reçu 10 ou 30 mg/kg/j et les femelles qui ont reçu 30 mg/kg/j, on a observé une augmentation du poids de la rate et du ratio poids de la rate/poids corporel. Chez les souris qui ont reçu 30 mg/kg/j, on a aussi observé une augmentation du poids du foie et du ratio poids du foie/poids corporel. Chez les femelles à qui on a administré 30 mg/kg/j, on a observé une diminution du poids du thymus et du ratio poids du thymus/poids corporel. On a noté une augmentation de l’hématopoïèse extramédullaire splénique et une hypertrophie centrolobulaire hépatocellulaire chez les souris ayant reçu 30 mg/kg/j. Chez les souris qui ont reçu 30 mg/kg/j, l’atrophie du thymus et des tissus lymphoïdes était plus fréquente. | ||
| Rat | Orale | 14 jours | 0; 10; 16; 25 | À 25 mg/kg/j, 2 rats sont morts; tous les autres ont survécu jusqu’au moment prévu de l’autopsie. Chez les rats qui recevaient 25 mg/kg/j, on a noté un gain pondéral moindre. Le poids du thymus était plus faible chez les rats ayant reçu 25 mg/kg/j. Des lésions de la muqueuse gastrique étaient présentes chez 1 rat sur 10 à 16/mg/kg et chez la plupart des rats à 25 mg/kg/j. | |
| Orale | 3 mois | 0; 5; 10; 20 | Dans les groupes ayant reçu 3, 10 ou 20 mg/kg/j, 2 rats sur 30, 5 rats sur 30 et 22 rats sur 30 sont morts, respectivement. Les mâles ayant reçu 10 mg/kg ainsi que les mâles et les femelles ayant reçu 20 mg/kg ont pris moins de poids que les rats témoins. À 20 mg/kg, la consommation d’aliments a baissé, et on a observé les changements hématologiques suivants : |
| Composé à l’étude | Espèce | Voie | Durée | Doses (mg/kg de poids corporel) | Observations clés |
| diminution du nombre d’érythrocytes, du taux d’hémoglobine, de l’hématocrite et du nombre de plaquettes après 4 semaines d’administration. Chez les rats qui ont reçu 20 mg/kg, le nombre de leucocytes était plus faible et le nombre de neutrophiles, plus élevé. Le taux d’AST était élevé chez les rats ayant reçu 20 mg/kg. Toujours dans le groupe ayant reçu 20 mg/kg, on a observé une augmentation du poids du foie et des reins; chez les femelles ayant reçu 10 ou 20 mg/kg, on a noté une augmentation du poids de la rate. Les altérations histopathologiques notées chez les rats qui sont morts pendant la période de traitement sont notamment une nécrose du myocarde et du foie, un œdème pulmonaire, des épanchements de sang dans l’appareil digestif et une altération de la muqueuse gastro- intestinale. | |||||
| Orale | 3 mois | 0; 2; 4; 8 | Profil de toxicité semblable à celui de l’étude antérieure. | ||
| Orale | 6 mois | 0; 0,5; 1; 2; 4 | 12 animaux sont morts dans le groupe qui recevait 4,0 mg/kg, par comparaison à 1 animal dans le groupe qui recevait 0,5 mg/kg. Le taux d’AST était élevé chez les rats mâles du groupe 4,0 mg/kg à la fin de la période d’administration et à la fin de la période d’évaluation. Les résultats suivants ont été observés chez tous les animaux du groupe ayant reçu une forte dose (10 animaux morts et 2 animaux moribonds sacrifiés) : a) déplétion marquée des cellules hématopoïétiques dans la moelle osseuse, mais conservation de l’érythropoïèse et, en général, absence de thrombopoïèse dans la rate; b) hémorragies dans au moins un segment de la moelle épinière, souvent dans les ganglions lymphatiques examinés et, chez certains animaux, dans les méninges, le tube digestif et les parois de la vessie urinaire; c) atrophie marquée du thymus. | ||
| Chien | Orale | 5 jours | 8; 16 | À l’autopsie, on a observé une hyperémie de la muqueuse gastro-intestinale chez les chiens qui recevaient 16 mg/kg. | |
| Orale | 3 mois | 0; 4; 8; 16 | Dans le groupe ayant reçu 16 mg/kg/j, 2 chiens sur 6 sont morts. Les symptômes comprenaient une légère décoloration passagère des muqueuses à toutes les doses, une diminution de la consommation d’aliments et du poids corporel (animaux émaciés) et une hypoperfusion des vaisseaux rétiniens à la dose de 16 mg/kg. Chez 1 femelle ayant reçu la dose de 4 mg/kg, |
| Composé à l’étude | Espèce | Voie | Durée | Doses (mg/kg de poids corporel) | Observations clés |
| on a noté une diminution du nombre d’érythrocytes. On a noté une anémie avec corps de Heinz dans les groupes ayant reçu 8 et 16 mg/kg. Chez les mâles du groupe ayant reçu 16 mg/kg, on a observé une augmentation des taux d’azote uréique du sang, d’AST et de bilirubine. On a également enregistré une augmentation du poids du foie et une hypoplasie érythrocytaire aux doses de 8 et de 16 mg/kg. Dans le groupe ayant reçu 16 mg/kg, on a noté des ulcères gastriques ou duodénaux, une nécrose hépatique ainsi qu’une décoloration de la prostate et des testicules. | |||||
| Orale | 6 mois | 0; 0,8; 2,5; 8 | À 8 mg/kg/j, on a enregistré une perte pondérale chez les chiens morts spontanément. On a aussi noté une opacité focale de la cornée chez tous les animaux, y compris les témoins; cette opacité était plus marquée à 8 mg/kg/j. Certains chiens présentaient un ulcère cornéen. Enfin, dans tous les groupes, y compris les témoins, on a noté une hématopoïèse extramédullaire extrême, une hémosidérose dans la rate, le foie et la moelle osseuse (2,5 à 8 mg/kg/j), ainsi que la présence d’un lipopigment endogène dans l’épithélium des tubes rénaux. | ||
| Orale | 12 mois | 0; 0,25; 0,8; 2,5 | Chez 2 chiens ayant reçu 2,5 mg/kg/j, on a observé une peau sèche érythémateuse et une alopécie. Les altérations pathologiques et histopathologiques présentes seulement chez les animaux autopsiés avant la fin de l’étude étaient une cachexie grave, une exsiccose et une décoloration des muscles du squelette et de l’intestin. On a aussi noté une hématopoïèse médullaire, une involution grave du thymus et une déplétion de lymphocytes spléniques. Dans les muscles du squelette et le diaphragme, on a noté une hypertrophie disséminée des fibres alors que la paroi musculaire de l’estomac dans la région du pylore était infiltrée de cellules mononucléées et de granulocytes éosinophiles. Dans les épreuves de laboratoire, on a enregistré une baisse du nombre d’érythrocytes, du taux d’hémoglobine, de l’hématocrite, du nombre de corps de Heinz et de corps de Howell-Jolly présents dans les érythrocytes, ainsi qu’une augmentation du nombre de réticulocytes. | ||
| Singe | Orale | 14 jours | 20 | Chez le mâle, on a noté une faiblesse musculaire légère ou modérée à partir du jour 7. Une diminution modérée du poids corporel a été notée chez les 2 |
| Composé à l’étude | Espèce | Voie | Durée | Doses (mg/kg de poids corporel) | Observations clés |
| animaux. On a observé une baisse modérée du nombre d’érythrocytes et une augmentation du nombre de réticulocytes chez les 2 animaux. | |||||
| Orale | 30 jours | 0; 2; 6,3; 20 | Profil de toxicité semblable à celui de l’étude antérieure. | ||
| Métabolite | |||||
| A771726 | Rat | i.v. | 30 jours | 0; 3,2; 8; 20 | Six animaux sur 30 sont morts à la dose de 3,2 mg/kg, 12 animaux sur 30 à la dose de 8 mg/kg et 27 animaux sur 30 à la dose de 20 mg/kg. La dose sans effet toxique était inférieure à 3,2 mg/kg/j. Les symptômes étaient les suivants : perte pondérale liée à la dose; diminution de la consommation d’aliments; hypoactivité; présence de sang dans les fèces; décubitus ventral; piètre état général; piètre état nutritionnel; pelage ébouriffé; démarche surélevée et pâleur de la peau à 20 mg/kg. On a observé des variations proportionnelles à la dose des valeurs de laboratoire suivantes : diminution du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite; augmentation du volume globulaire moyen, des normoblastes, de la polychromatophilie, des corps de Heinz, des corps de Howell-Jolly, de la réticulocytose; diminution du nombre de plaquettes et de leucocytes; augmentation des taux d’AST et d’ALT; nombre très faible de plaquettes et de leucocytes; augmentation du temps de coagulation; augmentation du nombre de granulocytes (8 mg/kg), augmentation du taux d’urée chez les femelles à 8 et à 20 mg/kg. La mort intercurrente était généralement causée par une infection bactérienne (maladie de Tyzzer). |
| i.v. | 30 jours | 0; 0,25; 1 | Deux animaux sur 30 sont morts à la dose de 1 mg/kg. La dose sans effet toxique s’élevait à 0,25 mg/kg/j. On a observé les symptômes suivants chez les 2 animaux qui sont morts : hypoactivité, membres arrière qui traînent, décubitus ventral et piètre état de santé général. Chez les 2 animaux qui sont morts, on a observé les résultats pathologiques suivants : diminution marquée de l’hématopoïèse associée à une hémorragie cérébelleuse létale dans le premier cas; maladie de Tyzzer mortelle et coloration anormale du foie, de la moelle osseuse et de la vessie, et diminution de la taille des vésicules séminales et de la prostate dans l’autre cas. | ||
| Composé à l’étude | Espèce | Voie | Durée | Doses (mg/kg de poids corporel) | Observations clés |
| Chien | i.v. | 30 jours | 0; 0,8; 2,5; 8 | Aucun animal n’est mort. Chez certains animaux, on a observé de la diarrhée, une décoloration des muqueuses buccales et une légère diminution du poids corporel à la dose de 8 mg/kg. On a observé une anémie hémolytique toxique à 8 mg/kg. Chez 1 mâle et 2 femelles (8 mg/kg), on a observé une augmentation de la prolifération érythropoïétique dans la moelle osseuse, une décoloration des muscles intestinaux et une coloration brun pâle du foie; chez 1 mâle, on a noté une diminution des tissus adipeux de la moelle osseuse. | |
| TFMA | Souris | Orale | 3 mois | 0; 10; 32; 100 | Sept animaux sur 40 sont morts à la dose de 100 mg/kg/j. La dose maximale tolérée était inférieure à 10 mg/kg/j. On a observé les symptômes suivants : cyanose, essoufflement, respiration haletante, piètre état de santé général, flancs renfoncés, coloration rougeâtre de l’urine, décubitus ventral, pelage ébouriffé, diminution de l’activité, fermeture des paupières, démarche ataxique, position recroquevillée (100 mg/kg/j); diminution du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite; présence de corps de Heinz; variation du taux d’hémoglobine des érythrocytes; augmentation du taux total de bilirubine; réticulocytose; diminution du nombre de plaquettes; augmentation du nombre de leucocytes liée à la dose. On a noté une augmentation du volume globulaire moyen et de la teneur globulaire moyenne en hémoglobine à 32 ou à 200 mg/kg/j. Les changements pathologiques notés étaient une coloration anormale de la rate, du foie, des poumons et des ganglions lymphatiques, de même qu’une modification de la taille de ces organes. La taille de la rate a augmenté proportionnellement à la dose. Les changements histopathologiques étaient la sidérose liée à la dose, une hématopoïèse extramédullaire dans la rate et la présence de cellules de Kupffer dans le foie et l’épithélium des tubes rénaux. |
Cancérogenèse
Tableau 12 – Études de cancérogenèse chez la souris et le rat Espèce/Souche Nbre, sexe par
groupe
Doses (mg/kg/j) Voie d’administration Durée du traitement
Observations
Souris/CD-1
Groupe 1 : 50 M,
50 F
Groupe 2 : 50 + 16
M,
50 + 16 F1
Groupe 3 : 50 + 16
M,
50 + 16 F1
Groupe 4 : 50 + 16
M,
50 + 16 F1
Groupe 5 : 70 + 16
M,
70 + 16 F
Groupe 1 : 0 mg/kg/j
(témoin)
Groupe 2 : 0 mg/kg/j
(témoin)
Groupe 3 : 1,5 mg/kg/j
Groupe 4 : 5 mg/kg/j
Groupe 5 : 15 mg/kg/j
Voie orale, sonde
gastrique
Étude de 2 ans
- augmentation du nombre absolu et du pourcentage de morts chez les mâles ayant reçu 15 mg/kg/j pendant la deuxième période de 12 mois de l’étude
- augmentation de la fréquence de lymphomes malins chez les mâles ayant reçu 15 mg/kg/j
- augmentation du nombre de nématodes dans la lumière du côlon chez les mâles ayant reçu 15 mg/kg/j
- présence d’adénomes et de carcinomes bronchio- alvéolaires chez les femelles et les mâles traités
- augmentation statistiquement significative du poids de la rate et du cerveau chez tous les mâles traités et chez les femelles ayant reçu 5 et 15 mg/kg/j
- augmentation marquée de la fréquence d’alopécie disséminée chez les femelles ayant reçu 15 mg/kg/j
- différences équivoques quant au cristallin oculaire entre les animaux traités et les témoins
- augmentation légère, mais statistiquement significative, du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite chez toutes les femelles traitées
- diminution statistiquement significative du volume globulaire moyen chez les femelles ayant reçu 15 mg/kg/j
- augmentation marquée de la formation de corps de Heinz chez les femelles et les mâles ayant reçu 15 mg/kg/j
- diminution statistiquement significative du nombre de thrombocytes chez les mâles ayant reçu 15 mg/kg/j
- diminution statistiquement significative et généralement proportionnelle à la dose de l’évolution du poids corporel moyen chez les animaux ayant reçu 5 et 15 mg/kg/j, et, en fin d’étude, chez les femelles ayant reçu 1,5 mg/kg/j
Rat / Wistar
Groupe 1 : 50 M, 50 F
Groupe 2 : 50 M, 50 F
Groupe 3 : 60 M, 60 F
Groupe 1 : 0 mg/kg/j (témoin)
Groupe 2 : 0 mg/kg/j (témoin)
Groupe 3 : 0,5 mg/kg/j
Groupe 4 : 1,25 mg/kg/j
Groupe 5 : 3 mg/kg/j
- augmentation significative de la mortalité chez les animaux ayant reçu 6 mg/kg/j après 1 an de traitement, surtout chez les mâles
- chez la plupart des animaux sacrifiés à 84 semaines, valeurs pathologiques de l’hémogramme indiquant une toxicité médullaire
- à l’autopsie, chez les mâles ayant reçu 6 mg/kg/j, augmentation de la fréquence de la coloration rougeâtre des testicules, des épididymes et des ganglions lymphatiques,
| Espèce/Souche Nbre, sexe par groupe | Doses (mg/kg/j) Voie d’administration Durée du traitement | Observations |
Groupe 4 : 60 M, 60 F Groupe 5 : 80 M, 80 F Groupe 6 : 80 M, 80 F | Groupe 6 : 6 mg/kg/j Voie orale, sonde gastrique Étude de 2 ans | coloration blanchâtre du pancréas, coloration rouge du contenu de la vessie et ramollissement de la moelle osseuse
|
| 1 16 mâles et 16 femelles des groupes 2 à 5 ont servi d’animaux satellites pour les études de toxicocinétique. | ||
Mutagenèse
Divers tests visant à évaluer le potentiel mutagène du léflunomide, avec ou sans activation métabolique, ont donné systématiquement des résultats négatifs. Ces tests sont notamment des tests de mutation ponctuelle avec Salmonella typhimurium et E. coli (test d’Ames), le test in vitro de mutation génique au locus HGPRT sur des cellules V79 de hamster chinois, le test de synthèse non programmée de l’ADN sur cultures d’hépatocytes primaires de rat, le test du micronoyau in vivo chez la souris NMRI, et le test d’aberration chromosomique in vivo dans la moelle osseuse de hamster chinois.
En revanche, il ressort des études publiées que la TFMA (métabolite mineur du léflunomide) s’est révélée mutagène lors du test d’Ames, mais inactive dans le test de synthèse non programmée de l’ADN sur hépatocytes de rat. D’autres tests ont fait ressortir le potentiel mutagène in vitro de la TFMA lors du test d’Ames, du test de mutation génique au locus de l’enzyme HGPRT, et du test d’aberration chromosomique sur des cellules V79 de hamster chinois. Aucun effet mutagène/génotoxique n’a été observé dans les 2 études in vivo (test du micronoyau après l’administration par voie i.p. et test d’aberration chromosomique dans la moelle osseuse de hamster chinois).
Toxicocinétique
Le léflunomide a été bien absorbé et rapidement transformé en son métabolite actif, A771726, chez la souris, le rat, le chien et l’humain. La conversion en métabolite A771726 était presque terminée après le premier passage (paroi de l’intestin et foie), et les concentrations de la molécule mère, le léflunomide, étaient supérieures au seuil de détection dans le plasma seulement à l’occasion. Il a été impossible de calculer l’ASC et, par conséquent, de comparer l’exposition au léflunomide dans toutes les espèces.
Le métabolite A771726 se caractérise par un faible volume de distribution (10,9 litres chez l’humain et 3,5 litres chez le chien) en raison d’une fixation massive aux protéines plasmatiques (> 98 % chez l’animal et > 99 % chez l’humain). La demi-vie d’élimination du métabolite A771726 (ou de la substance marquée totale qui reflétait presque exclusivement le métabolite A771726) dans le plasma s’élevait à 10,6 heures chez la souris, à 9 heures chez le rat, à environ 15 à 20 heures chez le chien et à 185 heures chez l’humain. On n’a observé aucun signe d’accumulation chez le rat ou chez le chien; chez l’humain, les concentrations plasmatiques à l’état d’équilibre étaient voisines des concentrations prévues à la lumière des résultats obtenus avec une dose unique. Le tableau suivant montre une comparaison de l’ASC et de la Cmax pour le métabolite A771726 chez l’animal et chez l’humain après l’administration de plusieurs doses par jour. Chez le rat et le chien, ces données ont été obtenues dans le cadre d’études de toxicité alors que chez l’humain, elles sont tirées d’études cliniques de phase II réalisées chez des patients atteints de polyarthrite rhumatoïde recevant des doses de 5, de 10 et de 25 mg. On n’a noté aucune différence significative entre les volontaires en bonne santé et les patients souffrant de polyarthrite rhumatoïde quant à ces paramètres.
Tableau 13 – Comparaison de l’ASC et de la Cmax du métabolite A771726
| Espèce | Dose (mg/j) | ASC (µg h/mL) | Cmax (µg/mL) C24h (ss) chez l’humain |
| Humain | 5 | 211 | 8,78 |
| 10 | 432 | 17,98 | |
| 25 | 1512 | 63,0 | |
| Souris | 1,5 | 156 | 7,5 |
| 5 | 797 | 39,2 | |
| 15 | 2380 | 112 | |
| Rat | 0,5 | 4,55 | 1,58 |
| 1,25 | 12,8 | 4 | |
| 3 | 22,1 | 7,5 | |
| 6 | 39 | 13,1 | |
| Chien | 0,25 | 12,8 | 1,04 |
| 0,8 | 54,2 | 4,22 | |
| 2,5 | 221 | 16,1 |
Le tableau suivant présente les CI50 pour les effets du métabolite A771726 sur l’activité de la DHODH et la prolifération cellulaire chez le rat, la souris et l’humain.
Tableau 14
| CI50 de dihydroorotate déshydrogénase (nmol) | |||
| Rat | Souris | Humain | |
| A771726 | 16 ± 2 | 81 ± 12 | 657 ± 46 |
| CI50 de l’activité antiproliférative (µmol) | |||
| A771726 | 0,14 ± 0,008 | 16 ± 11 | 46 ± 6 |
Toxicologie pour la reproduction et le développement
Le léflunomide s’est révélé tératogène et a causé la mort de l’embryon ou du fœtus sans entraîner de toxicité générale ni modifier la fertilité de la génération des parents. Le caractère tératogène a été mis en évidence dans les études de reproduction et de toxicité du développement chez le rat et le lapin.
Conclusions des études sur la fertilité
- Chez le rat, on n’a observé aucun effet sur la fertilité à ≤ 4 mg/kg/j.
- On n’a pas observé d’effet prénatal ou postnatal à 0,4 mg/kg/j.
- Le léflunomide était tératogène à ≥ 1,25 mg/kg/j.
Conclusions des études sur l’embryotoxicité, la fœtotoxicité et la tératogénicité
Chez le rat, on n’a pas observé d’effet sur la mère ni sur le développement des petits à
1 mg/kg/j.
- Chez le lapin, on n’a pas observé d’effet sur la mère à ≤ 10 mg/kg/j ni sur le développement des petits à 1 mg/kg/j.
- Le léflunomide était tératogène à 15 mg/kg/j chez le rat et à 10 mg/kg/j chez le lapin. Conclusions des études périnatales et postnatales
- Chez le rat, on n’a pas observé d’effet sur la mère à ≤ 1,25 mg/kg/j.
- On n’a pas observé d’effet sur le développement des petits à 0,4 mg/kg/j.
- Le léflunomide était tératogène à 4 mg/kg/j.
Conclusions de l’étude in vitro
- Le léflunomide et son métabolite majeur étaient tératogènes.
- Le métabolite A771726 était 2 fois plus actif que le HWA486 (molécule mère) Conclusions des études de toxicocinétique
- Chez le lapin, on n’a pas observé de lien évident entre le Tmax associé à la dose et le nombre de doses administrées.
- L’administration de doses multiples a entraîné un effet seulement à 10 mg/kg (par opposition à 1 mg/kg).
Tableau 15 – Études sur la reproduction et la tératologie
| Segment | Espèce/ Souche | Groupe initial | Voie d’admin. | Doses mg/kg/j |
| I | Rat Wistar | 32 M, 32 F (chaque groupe) | Orale |
0; 0,4; 1,25 ou 4 mg/kg pendant les 70 jours (M) et les 14 jours (F) avant l’accouplement. Administration continue chez les femelles pendant la gestation et la lactation. |
| II | Rat Wistar | 3-10 F gravides (chaque groupe) | Orale |
5; 10; 15; 20 ou 30 mg/kg du 7e au 16e jour de la gestation |
| Rat Wistar | 22 F gravides | Orale |
1 ou 15 mg/kg du 7e au 19e jour de la gestation |
| Segment | Espèce/ Souche | Groupe initial | Voie d’admin. | Doses mg/kg/j |
Lapin himalayen | 2-11 F gravides | Orale |
5; 10; 15; 16; 20; 25 et 30 mg/kg du 6e au 18e jour de la gestation | |
Lapin himalayen | 20 F gravides | Orale |
0; 1 ou 10 mg/kg du 6e au 18e jour de la gestation | |
Lapin himalayen1 | 15 F gravides (3 groupes de 5) | Orale |
0,1 et 10 mg/kg/j du 6e au 17e jour de la gestation | |
| In vitro | Rat Sprague Dawley (souche non précisée) Cellules d’embryons de rats de 13 jours | 10 F accou- plées | i.v. |
0,25; 0,5; 1; 2; 4; 8; 16; 31; 62; 125 et 250 µg/mL.
0,25; 0,5; 1; 2; 4; 8; 16; 31; 62; 125 et 250 µg/mL. |
| III | Rat Wistar | 20 F | Orale |
0; 0,4; 1,25 ou 4 mg/kg du 7e jour après l’accouplement au 21e jour après la parturition |
| 1 Étude de toxicocinétique chez le lapin himalayen identique à l’étude du segment II réalisée chez le lapin pour générer des données de toxicocinétique chez des lapines gravides. | ||||
Pharmacologie animale
Modèles d’auto-immunité
Chez le rat, la prévention des symptômes de l’arthrite provoquée était dépendante de la dose efficace moyenne (DE50) de léflunomide de 1 à 4,5 mg/kg/j. L’administration du léflunomide a permis de supprimer les changements décelables par radiographie de la structure osseuse et des tissus péri-articulaires lorsque le traitement était amorcé dans les 12 jours suivant l’induction de la maladie, et les bienfaits ont persisté pendant une période allant jusqu’à 79 jours. Les souris porteuses de la maladie provoquée ont toutefois eu besoin d’une dose 3 fois plus forte que les rats pour bénéficier de la même efficacité. Chez le rat, dans l’arthrite monoarticulaire provoquée par un antigène, l’administration de léflunomide (10 mg/kg/j, par voie orale) pendant la phase effectrice s’est traduite par une inhibition significative de l’inflammation de type hypersensibilité retardée.
Le traitement par le léflunomide a été associé à une diminution des lésions secondaires chroniques dans la polyarthrite à adjuvant provoquée par des mécanismes immunopathologiques; le léflunomide était donc comparable aux immunosuppresseurs. Chez des rats atteints d’une encéphalomyélite allergique médiée par les lymphocytes T, maladie apparentée à la sclérose en plaques, le léflunomide et le métabolite A771726 se sont révélés efficaces à des doses de 10 mg/kg/j, administrées par voie orale, pendant 17 jours. Chez des rats atteints d’une néphrite tubulo-interstitielle, maladie apparentée à une néphropathie auto- immune, le léflunomide s’est révélé efficace à des doses de 5 à 10 mg/kg/j, administrées par voie orale, pendant 13 jours.
Lors de plusieurs études, le léflunomide s’est révélé efficace à la fois pour prévenir et traiter les troubles auto-immuns, réduire la formation d’anticorps et améliorer les taux de survie, et ses effets ont persisté longtemps après l’interruption du traitement. Chez des rats qui recevaient du léflunomide (10 mg/kg/j, par voie orale) pendant la constitution d’une arthrite provoquée par le collagène, l’administration de léflunomide a entraîné une inhibition importante de l’œdème arthritique des pattes, des lésions aux pattes, de la réponse en phase aiguë, de la formation d’anticorps anti-collagène, du phénomène d’Arthus causé par l’administration intradermique de collagène et de l’inflammation de type hypersensibilité retardée.
L’administration de léflunomide (10 à 30 mg/kg/j, par voie orale), qui a commencé 17 jours après la baisse de la protéinurie consécutive à l’injection de cellules lymphoïdes parentales, a permis de diminuer le dépôt de complexes immuns et l’indice de la réaction du greffon contre l’hôte lorsque l’on a évalué l’état des animaux 10 semaines après l’induction de la maladie. En outre, le traitement par le léflunomide a permis de normaliser la réponse des lymphocytes spléniques à la stimulation par des mitogènes, laquelle réponse est moins marquée chez les animaux malades.
Modèles d’immunomodulation
Les études sur l’immunomodulation englobaient notamment des études sur la cytotoxicité à médiation cellulaire (réponse de la cellule T à l’antigène), sur les greffes de peau et sur l’allergie de type 1. Le léflunomide a supprimé la cytotoxicité à médiation cellulaire. Chez la souris, l’administration de léflunomide (50 mg/kg, par voie orale ou intrapéritonéale) a permis de prévenir la synthèse et la prolifération de lymphocytes T cytotoxiques induite par un antigène, mais le métabolite A771726 n’a pas entravé directement la cytotoxicité des cellules tueuses naturelles mononucléées humaines du sang périphérique (CMSP) contre les cellules cibles K-562. Chez la souris, l’administration de léflunomide (12,5 mg/kg/j, par voie orale; 25 à 100 mg/kg/j, par voie intrapéritonéale) et du métabolite A771726 (10 à 20 mg/kg/j, par voie orale; 10 mg/kg/j, par voie intrapéritonéale) a inhibé les réponses des lymphocytes B dépendantes et indépendantes des lymphocytes T. Le métabolite A771726 a inhibé la prolifération des lymphocytes B et la sécrétion d’IgM, possiblement en supprimant l’expansion de cellules sécrétrices d’anticorps ou en inhibant la différenciation ou la sécrétion de lymphocytes B. Le léflunomide a modifié le système immunitaire en atténuant l’activité des lymphocytes, surtout les lymphocytes B. Par conséquent, ces agents exercent une activité immunosuppressive, à la fois dans les réponses de type humoral et les réponses à médiation cellulaire.
Mécanismes qui sous-tendent les effets auto-immuns et immunodulateurs
Le léflunomide a exercé une action antiproliférative lors d’expériences in vitro sur des lymphocytes de souris, de rat, de singe et d’humain, soit non stimulés, soit stimulés par divers mitogènes de lymphocytes B et T. L’action antiproliférative a aussi été observée dans les lignées cellulaires murines et humaines transformées, mais non stimulées, ainsi que dans la réaction de divers lymphocytes murins en présence de cellules spléniques allogéniques. La concentration inhibitrice à 50 % (CI50) s’élevait à < 1,0 mmol dans les cellules de rat, mais les cellules murines et humaines étaient moins sensibles, la CI50 atteignant 10,0 mmol.
Chez plusieurs espèces, le métabolite A771726 a inhibé, proportionnellement à la dose, la prolifération de splénocytes, de thymocytes, de lymphocytes et de cellules mononucléées du sang périphérique (CMSP) stimulée par divers mitogènes et interleukines. Le métabolite A771726 a inhibé l’expression du récepteur de l’interleukine-2 (IL-2) ainsi que des antigènes nucléaires Ki-67 et PCNA (antigène nucléaire des cellules prolifératives) dans les CMSP humaines. Ces 2 protéines nucléaires sont associées à la progression du cycle cellulaire.
Dans les cellules spléniques de rongeur, les CMSP humaines et plusieurs lignées cellulaires, le métabolite A771726 a bloqué l’activation des lymphocytes à un point en aval de la transmission des premiers signaux. L’action inhibitrice du métabolite A771726 sur la prolifération des cellules s’apparente à celle de 2 immunosuppresseurs, le bréquinar et la rapamycine. Cependant, l’inhibition de la progression du cycle cellulaire n’incluait pas la synthèse générale des protéines.
Fait important lié aux effets sur le cycle cellulaire, le métabolite A771726 inhibe la biosynthèse de novo des pyrimidines. Le métabolite A771726 inhibe la dihydroorotate déshydrogénase (DHODH), enzyme mitochondriale qui catalyse la conversion du dihydroorotate (DHO) en orotate, quatrième étape de la biosynthèse de novo de l’uridine et de la cytidine, nucléotides à base pyrimidique. Ces nucléotides sont essentiels aux fonctions normales des cellules du système immunitaire. Comme le montrent les résultats suivants obtenus chez la souris, l’inhibition de la synthèse des pyrimidines sous-tend les effets antiprolifératifs du métabolite A771726 :
- A771726 ne réussit pas à bloquer la prolifération cellulaire provoquée par les mitogènes en présence d’uridine, alors qu’il y parvient en l’absence d’uridine.
- L’inhibition de l’hypersensibilité retardée a fait ressortir un lien qualitatif avec les affinités de liaison de plusieurs analogues du métabolite A771726 et avec l’inhibition de l’activité de la DHODH.
- L’uridine fait obstacle à l’inhibition de la réaction du greffon contre l’hôte. La CI50 du métabolite A771726 pour la DHODH recombinante de rat et d’humain s’élevait à 1 nmol et à 19 nmol, respectivement. Le léflunomide était un inhibiteur relativement faible des enzymes recombinantes de rat et d’humain : CI50 = 98 nmol et 6,3 nmol, respectivement. L’induction de l’interruption du cycle cellulaire à la limite des phases G1/S dans les lymphocytes T exposés in vitro au métabolite est médiée par l’inhibition de la DHODH et la déplétion subséquente de pyrimidines, ce qui active les voies des protéines p53 et p21WAF-1.
L’ordre de grandeur de la CI50 pour l’inhibition de la DHODH de rat, de souris et d’humain (16 + 2 nmol, 81 + 12 nmol et 657 + 46 nmol) est parallèle à l’ordre de grandeur de la CI50 pour l’inhibition de la prolifération cellulaire (0,14 + 0,08 μmol, 16 + 11 μmol et 46 + 6 μmol).
Études sur l’inflammation
Le léflunomide (1 à 25 mg/kg) a exercé une action anti-inflammatoire semblable à celle des AINS dans plusieurs modèles animaux de l’inflammation, y compris l’érythème causé par les rayons ultraviolets (UV) chez le cobaye, l’œdème des pattes causé par le carraghénane et la formation de granulomes en réponse à l’implantation de boules de coton chez le rat. L’efficacité du léflunomide dépendait de la dose administrée et du moment de l’administration. Le léflunomide s’est aussi révélé efficace chez des rats ayant subi une surrénalectomie 3 jours plus tôt, ce qui indique que le léflunomide n’agit pas en stimulant la libération de corticostéroïdes endogènes. Diverses études ont révélé que le métabolite A771726 atténuait l’œdème auriculaire secondaire à l’acide arachidonique chez la souris. L’application topique de léflunomide s’est révélée inefficace.
Les effets du léflunomide et du métabolite A771726 sur l’agrégation plaquettaire étaient faibles et variables. Les enzymes du métabolisme de l’acide arachidonique, la phosphorylase A2, la 5-lipoxygénase et la leucotriène B4 (LTB4)-hydrolase, ne sont donc pas des cibles du métabolite A771726.
La réponse inflammatoire se caractérise par l’adhésion des leucocytes à l’endothélium, aux membranes basales et à d’autres surfaces. Des études ont révélé que le métabolite A771726 inhibe l’adhésion, y compris l’adhésion secondaire au FMLP (f-Met-Leu-Phe) des leucocytes à l’endothélium de veinule mésentérique de rat in vivo, l’agrégation des CMSP et des cellules mononucléées d’origine splénique dans le diabète auto-immun expérimental chez la souris, et l’adhésion homotypique spontanée et provoquée par du phorbol-ester des CMSP et des cellules mononucléées du liquide synovial chez des patients atteints de polyarthrite rhumatoïde.
Pharmacologie axée sur l’innocuité
Chez le chien, l’administration de léflunomide par voie intraduodénale (1 à 100 mg/kg) n’a pas modifié les paramètres cardiovasculaires. Bien que le léflunomide ressemble dans une certaine mesure aux anilines et aux anilides, lesquels entraînent une méthémoglobinémie, il n’a pas altéré la production de méthémoglobine par le sang humain entier à des concentrations variant entre 37 et 370 mmol (in vitro).
On a étudié l’effet du léflunomide sur l’appareil digestif du rat. L’administration à court terme de léflunomide à des rats à jeun a été associée à une dose ulcérative moyenne (DU50) d’environ 33 mg/kg. Dans les mêmes conditions, le naproxène a été associé à une DU50 de 19 mg/kg alors que la phénylbutazone a été associée à une DU50 de 53 mg/kg. Chez des rats qui ont reçu du léflunomide pendant 4 jours sans être à jeun, la DU50 s’élevait à environ 70 mg/kg. Chez des singes mâles de la famille des cébidés, comparativement aux singes ayant reçu uniquement l’excipient, l’administration de léflunomide à raison de 20 mg/kg par voie orale a entraîné une augmentation marquée de l’excrétion d’acide urique, mais n’a pas modifié l’excrétion d’urine et d’électrolytes.
Dans une série d’expériences réalisées chez la souris et le rat, le léflunomide (10 à 100 mg/kg, par voie orale) n’a pas entraîné d’effet ou n’a entraîné qu’un léger effet sur le comportement général, le système nerveux central et le système nerveux autonome.
Chez des chiens anesthésiés par le pentobarbital, on a évalué l’effet du léflunomide administré par voie intraduodénale à raison de 1, de 10 et de 100 mg/kg sur les paramètres de la fonction respiratoire. Chez des cobayes anesthésiés, les effets bronchospasmolytiques du léflunomide (4 à 15 mg/kg) étaient dirigés spécifiquement contre la bradykinine, mais pas contre l’acétylcholine, l’histamine ou la sérotonine.
Le léflunomide administré par voie orale à raison de 10, de 20 et de 40 mg/kg n’a entraîné aucun effet antagoniste sur la ptose secondaire à la réserpine ou à la tétrabénazine.
L’inhibition ex vivo de l’agrégation plaquettaire provoquée par le collagène a été évaluée chez le lapin après l’administration par voie orale de doses de 5, de 10, de 15, de 20 et de 25 mg/kg de léflunomide. Ces doses ont donné lieu à une inhibition légère ou modérée de l’agrégation plaquettaire.
Interactions médicamenteuses
Chez des rats à qui on a administré du léflunomide (0,1 à 3,0 mg/kg/j, par voie orale) en association avec de l’indométhacine (4,25 mg/kg/j, par voie orale), 2 fois par jour, pendant 4 jours, comparativement à des rats recevant de l’indométhacine seule, on n’a pas observé d’augmentation significative de la fréquence d’érosions ou d’ulcères gastro-intestinaux.
Dans une étude portant sur l’effet salidiurétique et l’effet diurétique de diurétiques classiques chez le rat, le léflunomide a été administré par voie orale à raison de 5, de 10 et de 20 mg/kg, seul ou en association avec l’hydrochlorothiazide (HCT) à raison de 50 mg/kg et le furosémide à raison de 25 et de 50 mg/kg. La phénylbutazone servait de médicament de référence dosé à 20, à 50 et à 100 mg/kg.
Chez des rats ayant reçu une surcharge de soluté physiologique par voie orale, le léflunomide a exercé un léger effet diurétique, mais n’a exercé aucun effet substantiel sur la diurèse provoquée par l’HCT ou le furosémide. La phénylbutazone a atténué significativement les effets diurétiques de l’HCT et du furosémide. Le léflunomide a entraîné une légère diminution de l’excrétion de Na+ et de Cl-, mais pas de K+. Le léflunomide n’a eu aucun autre effet sur l’action de l’HCT et du furosémide. Chez des rats ayant reçu une surcharge de soluté physiologique par voie intrapéritonéale, le léflunomide n’a pas entraîné d’effet diurétique important ni altéré l’effet diurétique de l’HCT ou du furosémide. Chez des rats n’ayant pas reçu de surcharge de soluté physiologique, le léflunomide n’a pas exercé à lui seul d’effet diurétique et a eu tendance à atténuer l’effet de l’HCT et à réduire légèrement l’effet du furosémide. Le léflunomide administré seul ou en association avec l’HCT n’a pas modifié l’excrétion des ions, mais a accentué l’excrétion des ions associée au furosémide. La phénylbutazone a accentué l’effet diurétique de l’HCT et du furosémide.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. ARAVA, Comprimés pelliculés dosés à 10 mg, et à 20 mg, Numéro de contrôle de la présentation : 264125, Product Monograph, Sanofi-aventis Canada Inc., (2022,OC,11)