


Monographie de produit - Accrufer
1 INDICATIONS
ACCRUFER (capsules de maltol ferrique) est indiqué pour :
- le traitement de l’anémie ferriprive chez les patients adultes qui ne répondent pas ou qui présentent une intolérance aux autres préparations orales à base de fer.
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE).
1.2 Gériatrie
Personnes âgées (> 65 ans) : Les données tirées des études cliniques laissent entendre que l’utilisation d’ACCRUFER au sein de la population gériatrique n’entraîne pas de différences en matière d’innocuité et d’efficacité.
2 CONTRE-INDICATIONS
Le maltol ferrique est contre-indiqué chez les patients :
- qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
qui présentent une hémochromatose et d’autres syndromes de surcharge ferrique (voir
7 MISES EN GARDE ET PRÉCAUTIONS et 5 SURDOSAGE).
- qui reçoivent des transfusions sanguines répétées. L’utilisation peut entraîner une surcharge ferrique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 5 SURDOSAGE).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par ACCRUFER doit être instauré sous la supervision d’un professionnel de la santé expérimenté dans la prise en charge de l’anémie ferriprive.
- Le diagnostic d’anémie ferriprive et la surveillance ultérieure doivent être effectués sur la base d’analyses sanguines; il est important de rechercher la cause de l’anémie ferriprive et d’exclure les causes sous-jacentes d’anémie autres que la carence en fer.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée d’ACCRUFER est de 30 mg deux fois par jour, matin et soir, à jeun. La durée du traitement dépend de la gravité de la carence en fer, mais en général, un traitement d’au moins 12 semaines est nécessaire. Le traitement doit être poursuivi aussi longtemps que nécessaire pour reconstituer les réserves de fer de l’organisme selon les analyses sanguines. Population gériatrique
Aucun ajustement de la posologie n’est nécessaire chez les patients âgés.
Population pédiatrique
Santé Canada n’a pas autorisé d’indication pour une utilisation chez les enfants (voir 1 INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Insuffisance rénale
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale (DFGe : ≥ 15 ml/min/1,73 m2). On ne dispose d’aucune donnée clinique sur la nécessité d’un ajustement posologique chez les patients présentant une insuffisance rénale (DFGe < 15 ml/min/1,73 m2).
Insuffisance hépatique
On ne dispose d’aucune donnée clinique sur la nécessité d’un ajustement posologique chez les patients présentant une insuffisance hépatique.
4.3 Reconstitution
Sans objet.
4.4 Administration
Les capsules ACCRUFER doivent être prises entières, à jeun (1 heure avant ou 2 heures après un repas), avec un demi-verre d’eau, car l’absorption du fer est réduite lors de la prise avec de la nourriture.
Ne pas ouvrir, casser ni mâcher les capsules ACCRUFER.
4.5 Dose oubliée
En cas d’oubli d’une dose d’ACCRUFER, sautez la dose oubliée et prenez la prochaine dose comme à l’habitude. Ne prenez pas une double dose pour compenser la dose oubliée.
5 SURDOSAGE
Le surdosage accidentel de produits contenant du fer est l’une des principales causes d’empoisonnement mortel chez les enfants de moins de 6 ans. Tenir ce produit hors de la portée des enfants. En cas de surdosage accidentel, appeler immédiatement un médecin ou un centre antipoison. L’utilisation d’ACCRUFER dans la population pédiatrique n’est pas autorisée par Santé Canada.
Aucune donnée n’est disponible concernant le surdosage d’ACCRUFER chez les patients. Une ingestion aiguë de 20 mg/kg de fer élémentaire est potentiellement toxique, tandis qu’une dose de 200 à 250 mg/kg est potentiellement mortelle. Les premiers signes et symptômes d’un surdosage en fer peuvent inclure des nausées, des vomissements, des douleurs abdominales et des diarrhées. Dans les cas plus graves, il peut y avoir des signes d’hypoperfusion, d’acidose métabolique et de toxicité générale.
Des doses d’ACCRUFER supérieures aux besoins quotidiens en fer peuvent entraîner une accumulation de fer dans les sites de stockage, conduisant à une hémosidérose. La surveillance périodique des paramètres du fer tels que la ferritine sérique et la saturation de la transferrine peut aider à déceler une accumulation de fer. Ne pas administrer ACCRUFER aux patients présentant une surcharge en fer.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Forme | ||
| Voie | ||
| pharmaceutique / | Ingrédients non médicinaux | |
| d’administration | ||
| teneur / composition | ||
| Orale | Chaque capsule contient 231,5 mg de maltol ferrique, soit l’équivalent de 30 mg de fer. | Crospovidone (type A), dioxyde de titane, encre d’imprimerie noire, FD et C bleu no 1, FD et C jaune no 6, FD et C rouge no 40, hypromellose, lactose monohydraté, silice colloïdale anhydre, stéarate de magnésium et sulfate sodique de lauryle |
ACCRUFER contient 30 mg de fer élémentaire, sous forme de maltol ferrique, dans des capsules rouges, imprimées de « 30 » à l’encre noire, et présentées dans des flacons de 6 capsules (échantillon), 14 capsules (échantillon) et 60 capsules (format commercial).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le surdosage accidentel de produits contenant du fer est l’une des principales causes d’empoisonnement mortel chez les enfants de moins de 6 ans. Tenir ce produit hors de la portée des enfants. En cas de surdosage accidentel, appeler immédiatement un médecin ou un centre antipoison.
L’administration concomitante de maltol ferrique et de fer par voie intraveineuse, de dimercaprol, de chloramphénicol ou de méthyldopa est à éviter (voir Hématologique et 9 INTERACTIONS MÉDICAMENTEUSES).
Gastro-intestinal
L’utilisation d’ACCRUFER n’est pas recommandée chez les patients présentant une poussée de maladie intestinale inflammatoire (MII), car il existe un risque potentiel d’augmentation de l’inflammation dans le tractus gastro-intestinal.
Ce médicament contient du lactose. Les patients atteints des rares problèmes héréditaires que sont l’intolérance au galactose, une carence totale en lactase de Lapp ou une mauvaise absorption du glucose-galactose ne doivent pas prendre ce produit médicinal.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
Hématologique
Un traitement excessif par des produits à base de fer peut entraîner un stockage excessif de fer, avec un risque d’hémosidérose iatrogène. Ne pas administrer ACCRUFER aux patients présentant des signes de surcharge en fer (voir 2 CONTRE-INDICATIONS). Évaluer les paramètres du fer avant d’instaurer le traitement par ACCRUFER et surveiller les paramètres du fer pendant le traitement (voir 5 SURDOSAGE).
L’administration concomitante de maltol ferrique et de fer administré par voie intraveineuse peut provoquer une hypotension ou même un collapsus en raison de la libération rapide du fer résultant de la saturation de la transferrine provoquée par le fer par voie intraveineuse. L’administration concomitante doit être évitée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Immunitaire
Ce produit médicinal contient aussi du FD et C rouge no 40 et FD et C jaune no 6 : ils peuvent provoquer des réactions allergiques.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Il n’existe pas de données sur l’effet du maltol ferrique sur la fertilité humaine. Aucun effet sur la fertilité n’est prévu puisque l’exposition systémique au maltol ferrique est négligeable. 7.1 Populations particulières
7.1.1 Femmes enceintes
ACCRUFER n’est pas absorbé dans la circulation générale sous forme de complexe intact après administration orale, et l’utilisation par la mère ne devrait pas entraîner d’exposition du fœtus au médicament (voir 10 PHARMACOLOGIE CLINIQUE).
Dans les études sur la reproduction chez l’animal, l’administration orale de composés ferriques ou ferreux à des souris CD1 gravides et à des rats Wistar pendant l’organogenèse, à des doses de 13 à 32 fois supérieures à la dose recommandée chez l’humain, n’a entraîné aucun effet indésirable sur le développement. Un surdosage de fer chez la femme enceinte peut entraîner un risque d’avortement spontané, de diabète gestationnel et de malformation fœtale (voir 16 TOXICOLOGIE NON CLINIQUE).
On ignore le risque fondamental estimé d’anomalies congénitales majeures et de fausses couches dans la population indiquée. Toutes les grossesses comportent un risque fondamental d’anomalie congénitale, de perte ou d’autres résultats indésirables. Dans la population générale canadienne, le risque fondamental de malformations congénitales majeures et de fausses couches dans les grossesses cliniquement reconnues est de 2 à 3 % et de 15 à 25 %, respectivement.
7.1.2 Femmes qui allaitent
Il n’existe aucune donnée relative à la présence d’ACCRUFER dans le lait maternel, aux effets sur le nourrisson allaité ou aux effets sur la production de lait. Le maltol ferrique n’est pas absorbé au niveau systémique. Il est donc peu probable qu’il passe dans le lait de la mère.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’ACCRUFER dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Enfants).
7.1.4 Personnes âgées
Sur les 295 patients des essais à répartition aléatoire sur ACCRUFER, 39 % des patients étaient âgés de 65 ans et plus, tandis que 23 % étaient âgés de 75 ans et plus. Aucune différence globale quant à l’innocuité ou l’efficacité n’a été relevée entre ces patients et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables le plus fréquemment signalés étaient des symptômes gastro-intestinaux, notamment flatulences (4,6 %), diarrhée (4 %), constipation (4 %), décoloration des selles (4 %) et douleurs abdominales (2,9 %). Ces effets indésirables étaient principalement d’intensité légère à modérée.
La proportion de patients prenant ACCRUFER qui ont interrompu le traitement en raison d’effets indésirables pendant la partie en double aveugle et contrôlée par placebo des études était de 4,6 %. L’effet indésirable le plus fréquent ayant conduit à l’arrêt du traitement par ACCRUFER dans ces études était les douleurs abdominales (1,7 % des patients).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données présentées ci-dessous reflètent l’exposition à ACCRUFER chez 175 patients dans la phase contrôlée par placebo de trois études à répartition aléatoire menées auprès des patients atteints d’anémie ferriprive et de maladie intestinale inflammatoire (MII) quiescente (études AEGIS 1 et 2) ou d’insuffisance rénale chronique (IRC) non dépendante de la dialyse (AEGIS 3). La population combinée des patients avait un âge moyen de 58 ans, 67,4 % étaient des femmes (n = 118) et 81,7 % (n = 143) étaient de race blanche. La plupart des manifestations étaient d’intensité légère à modérée.
Études AEGIS 1 et 2
L’effet indésirable apparu en cours de traitement (EIAT) et lié au médicament à l’étude le plus fréquent, survenu chez 5 sujets (7,8 %) ayant reçu le maltol ferrique et chez 4 sujets (6,3 %) ayant reçu le placebo, était les douleurs abdominales. Les autres effets liés au traitement fréquemment observés étaient la constipation (4 sujets [6,3 %] contre 1 sujet [1,6 %]) et les flatulences (4 sujets [6,3 %] contre 0 sujet). Tous les autres effets indésirables (EI) liés au médicament à l’étude sont survenus chez un (1,6 %) [diarrhée, soif, raideur articulaire, douleurs aux extrémités, maux de tête, érythème (1 sujet pour le maltol ferrique contre 0 sujet pour le placebo)] ou deux sujets (3,1 %) [gêne abdominale, distension abdominale (2 sujets pour le maltol ferrique contre 0 sujet pour le placebo)] dans le groupe traité par le maltol ferrique.
Des effets indésirables graves (EIG) ont été signalés chez 1 sujet (1,6 %) ayant reçu le maltol ferrique et chez 2 sujets (3,1 %) ayant reçu le placebo. Aucun EIG lié au médicament n’a été signalé dans les deux groupes de traitement. Les EIAT sévères le plus fréquemment observés étaient les douleurs abdominales (5 sujets [7,8 %] pour le maltol ferrique contre 1 sujet [1,6 %] pour le placebo) et la diarrhée (3 sujets [4,7 %] pour le maltol ferrique contre 1 sujet [1,6 %] pour le placebo). Les douleurs abdominales sévères ont été considérées comme étant liées au médicament chez 3 sujets (4,7 %) du groupe maltol ferrique et chez 1 sujet (1,6 %) du groupe placebo. La diarrhée sévère a été considérée comme étant liée au médicament chez 1 sujet (1,6 %) du groupe maltol ferrique.
Trois (3) sujets (4,7 %) du groupe maltol ferrique et 2 sujets (3,1 %) du groupe placebo ont cessé le traitement en raison d’effets indésirables liés au médicament. Les EI liés au médicament ayant mené à l’arrêt du traitement dans le groupe maltol ferrique étaient la constipation (1 événement), les douleurs abdominales (1 événement) et la diarrhée (1 événement).
Étude AEGIS 3
Les EIAT liés au médicament à l’étude les plus fréquents, par terme privilégié, étaient la diarrhée (6 sujets [5,4 %] contre 2 sujets [3,6 %]) et la décoloration des selles (7 sujets [6,3 %] contre 1 sujet [1,8 %]). Les autres EI liés au médicament incluaient les flatulences (4 sujets [3,6 %] contre 0 sujet), les nausées (3 sujets [2,7 %] contre 1 sujet [1,8 %]), la constipation et les vomissements (3 sujets [2,7 %] contre 0 sujet). Tous les autres EI liés au médicament à l’étude sont survenus chez 1 seul sujet (1,6 % dans le groupe maltol ferrique contre 0 sujet dans le groupe placebo) : dyspepsie, gastrite, douleur abdominale haute et prurit.
Des effets indésirables graves (EIG) ont été signalés chez 23 sujets (20,7 %) ayant reçu le maltol ferrique et chez 12 sujets (21,4 %) ayant reçu le placebo. Aucun EIG lié au médicament n’a été rapporté dans les deux groupes de traitement. Sept (7) sujets (6,3 %) du groupe maltol ferrique et 5 sujets (8,9 %) du groupe placebo ont cessé le traitement en raison d’effets indésirables liés au médicament. Trois (3) sujets ont présenté des effets indésirables liés au médicament à l’étude ayant entraîné l’arrêt du traitement : un sujet du groupe maltol ferrique a présenté des nausées et des vomissements, un sujet du groupe maltol ferrique a présenté de la diarrhée, des nausées et des vomissements, et un sujet du groupe placebo a présenté une asthénie et des étourdissements.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables plus rares survenus lors des études cliniques à ce jour avec ACCRUFER (< 1 %) sont énumérés ci-dessous.
Troubles gastro-intestinaux : Prolifération bactérienne dans gastro-intestinale
Troubles généraux et troubles au point d’administration : soif
Évaluations : élévation de la phosphatase alcaline sanguine, de la thyréostimuline sanguine et des gamma–glutamyl-transférases
Troubles de l’appareil musculosquelettique et du tissu conjonctif : raideur articulaire, douleurs aux extrémités
Troubles du système nerveux : maux de tête
Troubles cutanés et sous-cutanés : acné, érythème
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet.
8.5 Effets indésirables observés après la commercialisation
Données non disponibles.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude d’interaction clinique n’a été menée avec le maltol ferrique. D’après une étude in vitro, le maltol est métabolisé par glucuroconjugaison par l’UGT1A6 (voir 10.3 Pharmacocinétique). Il a été démontré que les aliments inhibent l’absorption d’ACCRUFER. Le traitement doit être pris à jeun (voir 4 POSOLOGIE ET ADMINISTRATION).
Administration intraveineuse de sels de fer :
L’administration concomitante d’ACCRUFER et de fer administré par voie intraveineuse peut provoquer une hypotension ou même un collapsus en raison de la libération rapide du fer résultant de la saturation de la transferrine provoquée par le fer par voie intraveineuse.
Les sels de calcium et de magnésium (tels que le trisilicate de magnésium) peuvent diminuer l’absorption du fer lorsqu’il est administré par voie orale. Les administrations de préparations à base de fer et de ces composés doivent être réalisées à au moins 2 heures d’intervalle l’une de l’autre. L’administration concomitante de fer par voie orale et d’antibiotiques peut réduire l’absorption du fer et des antibiotiques. Les administrations de préparations à base de fer et de tétracyclines, de quinolones ou de pénicilline doivent être réalisées à 2 ou 3 heures d’intervalle l’une de l’autre. Les administrations de préparations à base de fer et de tétracyclines doivent être réalisées à 2 ou 3 heures d’intervalle l’une de l’autre.
Pour les médicaments administrés par voie orale dont la réduction de la biodisponibilité peut entraîner des effets cliniquement significatifs sur l’innocuité ou l’efficacité, notamment le mycophénolate, l’éthynylestradiol, la ciprofloxacine et la doxycycline, prévoir un délai d’au moins 4 heures avant ou après l’administration d’ACCRUFER. Surveiller les réponses cliniques aux médicaments concomitants, le cas échéant.
9.3 Interactions médicament-comportement
Sans objet.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études in vitro sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 2 – Interactions médicament-médicament établies ou potentielles
| Nom propre/nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
| Fer administré par voie intraveineuse | T | L’administration concomitante d’ACCRUFER et de fer administré par voie intraveineuse peut provoquer une hypotension ou même un collapsus en raison de la libération rapide du fer résultant de la saturation de la transferrine provoquée par le fer par voie intraveineuse. | Éviter l’utilisation concomitante d’ACCRUFER avec du fer administré par voie intraveineuse. |
| Ciprofloxacine | T | Le fer administré par voie orale est connu pour réduire l’absorption de la ciprofloxacine | Pour les médicaments administrés par voie orale dont la réduction de la biodisponibilité peut entraîner des effets cliniquement significatifs sur l’innocuité ou l’efficacité, prévoir un délai d’au moins 4 heures avant ou après l’administration d’ACCRUFER. Surveiller les réponses cliniques aux médicaments concomitants, le cas échéant. |
Pénicillamine, bisphosphonates, entacapone, lévodopa, lévofloxacine, lévothyroxine (thyroxine), moxifloxacine et ofloxacine | T | Un délai de 2 ou 3 heures minimum doit être respecté entre l’administration de ces médicaments et l’administration d’ACCRUFER. |
Méthyldopa, chloramphénicol et dimercaprol | T | L’association de dimercaprol et de fer est néphrotoxique. Le chloramphénicol retarde la clairance plasmatique du fer et son incorporation dans les globules rouges, et interfère avec l’érythropoïèse. Le fer administré par voie orale peut antagoniser l’effet hypotenseur de la méthyldopa. | L’utilisation de ces médicaments en concomitance avec ACCRUFER doit être évitée. |
| Tétracyclines | T | L’absorption du fer et de l’antibiotique peut être réduite si le fer oral pris par voie orale est administré en concomitance avec la tétracycline. | Les administrations de préparations à base de fer et de tétracyclines doivent être réalisées à 2 ou 3 heures d’intervalle l’une de l’autre. |
| Mycophénolate, éthynylestradiol, doxycycline | T | Dans les études in vitro, la récupération du mycophénolate était réduite jusqu’à 16 % à un pH de 1,2, mais il n’y a pas eu d’interaction à un pH de 4,5; en raison de problèmes de solubilité, les données ne sont pas disponibles pour le pH de 6,8. La récupération de l’éthynylestradiol était réduite jusqu’à 35 % à un pH de 4,5; en raison de problèmes de solubilité, les données ne sont pas disponibles pour le pH de 1,2 et 6,8. | Pour les médicaments administrés par voie orale dont la réduction de la biodisponibilité peut entraîner des effets cliniquement significatifs sur l’innocuité ou l’efficacité, prévoir un délai d’au moins 4 heures avant ou après l’administration d’ACCRUFER. Surveiller les réponses cliniques aux médicaments concomitants, le cas échéant. |
| Lisinopril, métaprolol, warfarine | T | Dans les études in vitro, le lisinopril, le métaprolol et la warfarine n’ont affiché aucune interaction à des pH de 1,2, de 4,5 ou de 6,8. | Le lisinopril, le métaprolol et la warfarine peuvent être pris en concomitance avec ACCRUFER. |
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Il a été démontré que les aliments inhibent l’absorption d’ACCRUFER : Le traitement doit être pris à jeun (voir 4 POSOLOGIE ET ADMINISTRATION).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
ACCRUFER contient du fer dans un état ferrique stable sous forme de complexe avec un ligand, le trimaltol. Le complexe est conçu pour fournir du fer utilisable pour une absorption à travers la paroi intestinale, ainsi qu’un transfert vers les protéines de transport et de stockage du fer dans le corps (la transferrine et la ferritine, respectivement). Lors de l’absorption, le complexe se dissocie dans le tractus gastro-intestinal. Le complexe lui-même ne pénètre donc pas dans la circulation générale.
10.2 Pharmacodynamie
Il a été démontré qu’ACCRUFER augmente les paramètres du fer sérique, notamment la ferritine et la saturation de la transferrine.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques du maltol ferrique ont été évaluées par la mesure des concentrations plasmatiques et urinaires de maltol et de glucuronide de maltol, ainsi que des paramètres sériques du fer après une dose unique et à l’état d’équilibre (après 1 semaine) chez 24 sujets présentant une carence en fer, répartis aléatoirement pour recevoir 30 mg, 60 mg ou 90 mg d’ACCRUFER deux fois par jour. Des échantillons de sang et d’urine ont été analysés pour le maltol et le glucuronide de maltol. Les échantillons de sérum ont été analysés pour les paramètres du fer. Le maltol a été mesuré de façon transitoire dans le plasma avec une ASC0-t entre 0,022 et 0,205 h•μg/ml pour tous les schémas posologiques et les deux jours d’étude. Le maltol semblait être rapidement métabolisé en glucuronide de maltol (ASC0-t entre 9,83 et 30,9 h•μg/ml pour tous les schémas posologiques). Aucune accumulation significative de l’un ou l’autre n’a été constatée après 7 jours de traitement par ACCRUFER. Les pics de saturation de la transferrine étaient atteints entre 1,5 et 3 heures après l’administration orale d’ACCRUFER. Les concentrations totales sériques de fer et les valeurs de saturation de la transferrine étaient généralement plus élevées avec l’augmentation des doses d’ACCRUFER. Les profils de saturation de la transferrine et de fer sérique total étaient comparables entre le jour 1 et le jour 8.
Les propriétés pharmacocinétiques d’ACCRUFER ont également été étudiées à l’état d’équilibre chez 15 sujets qui participaient déjà à l’étude AEGIS 1/2 et qui étaient en phase de traitement ouvert depuis au moins 7 jours (ACCRUFER à raison de 30 mg deux fois par jour). Le maltol a de nouveau été mesuré de façon transitoire dans le plasma avec une demi-vie de 0,7 heure et une Cmax de 67,3 + 28,3 ng/ml. Le maltol semblait être rapidement métabolisé en glucuronide de maltol (Cmax = 4 677 + 1 613 ng/ml). Les concentrations maximales de maltol et de glucuronide de maltol ont été atteintes environ 1 heure après l’administration orale d’ACCRUFER. Les concentrations maximales de fer total dans le sérum ont été mesurées de 1 à 2 heures après l’administration. Les profils pharmacocinétiques du maltol/maltol glucuronide et les paramètres du fer étaient indépendants les uns des autres.
Absorption
Les concentrations maximales de maltol et de glucuronide de maltol ont été atteintes de 1 à 1,5 heure après l’administration orale d’ACCRUFER. Les pics sériques de fer étaient atteints entre 1,5 et 3 heures après l’administration orale d’ACCRUFER.
L’exposition au glucuronide de maltol a augmenté proportionnellement à la dose sur la plage posologique de 30 à 90 mg deux fois par jour d’ACCRUFER. Les concentrations sériques totales de fer augmentent de manière moins que proportionnelle à la dose avec l’augmentation des doses d’ACCRUFER.
Il a été démontré que les aliments diminuent la biodisponibilité du fer après l’administration de maltol ferrique.
Distribution
ACCRUFER contient du fer dans un état ferrique stable sous forme de complexe avec un ligand, le trimaltol. ACCRUFER se dissocie lors de l’absorption à partir du tractus gastro- intestinal, permettant au fer et au maltol d’être absorbés séparément. Le complexe lui-même n’entre pas dans la circulation générale.
Métabolisme
Le maltol est métabolisé par glucuroconjugaison (UGT1A6) et sulfatation in vitro.
Élimination
Sur la totalité du maltol ingéré, une moyenne de 39,8 à 60,0 % était excrétée dans l’urine sous forme de glucuronide de maltol.
Populations et états pathologiques particuliers
- Enfants : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’ACCRUFER dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
- Insuffisance rénale : Il n’y a pas eu de changement cliniquement significatif de l’exposition au maltol ou au glucuronide de maltol chez les sujets atteints d’insuffisance rénale chronique non dépendante de la dialyse (DFGe de > 15 ml/min/1,73 m2 et < 60 ml/min/1,73 m2).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à température ambiante (entre 15 °C et 30 °C). Garder hors de la portée et de la vue des enfants.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Aucune exigence particulière pour la mise au rebut.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre/usuel : maltol ferrique
Nom chimique : Complexe de fer 3-hydroxy-2-méthyl-4H-pyrane-4-one (III) (3:1)
Formule moléculaire : (C6H5O3)3Fe
Masse moléculaire : 431,2 g/mol
Formule de structure :
Propriétés physicochimiques : Poudre cristalline brun rougeâtre foncé. Le point de fusion de la
forme C est de 293,8 ± 0,2. Le maltol ferrique est légèrement soluble dans l’eau, le méthanol, l’acétone et le dichlorométhane. 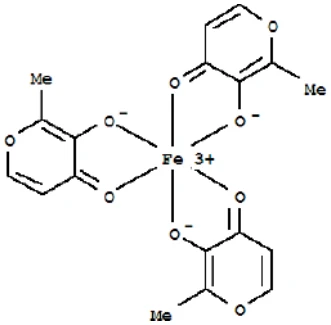 14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Maladie intestinale inflammatoire (MII)
Tableau 3 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’anémie ferriprive chez des patients atteints de MII
| Posologie, voie | |||||
| Conception de | Nombre de | Âge moyen | |||
| Nº d’étude | d’administration et | Sexe | |||
| l’étude | sujets (n) | (Tranche) | |||
| durée | |||||
| AEGIS 1/2 | Étude à répartition aléatoire, à double insu et contrôlée par placebo | Maltol ferrique par voie orale à raison de 30 mg 2 f.p.j. ou placebo pendant 12 semaines plus jusqu’à 52 semaines sans insu | 128 patients atteints de maladie intestinale inflammatoire (MII) et d’anémie ferriprive | 39 ans (18 à 76 ans) | 45 H 83 F |
L’efficacité d’ACCRUFER dans le traitement de l’anémie ferriprive a été étudié dans le cadre de trois essais à répartition aléatoire et contrôlés par placebo (AEGIS 1, AEGIS 2 et AEGIS 3). Les études AEGIS 1 et AEGIS 2 ont été menées auprès de 128 patients (âgés de 18 à 76 ans; 45 hommes et 83 femmes) atteints de MII quiescente (58 patients atteints de colite ulcéreuse [CU] et 70 patients atteints de la maladie de Crohn [MC]) et présentant des concentrations d’hémoglobine (Hb) de départ comprises entre 9,5 g/dl et 12/13 g/dl pour les femmes et les hommes et une ferritine < 30 mcg/l. Tous les patients avaient interrompu un traitement antérieur à base de produits ferreux administrés par voie orale en raison d’un manque d’efficacité ou d’une incapacité à tolérer les produits de substitution ferrique administrés par voie orale. Les sujets ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir soit 30 mg d’ACCRUFER deux fois par jour, soit un placebo apparié pendant 12 semaines. Après l’achèvement de la phase contrôlée par placebo de 12 semaines des études, les patients admissibles sont passés à ACCRUFER à raison de 30 mg deux fois par jour sans insu pendant 52 semaines supplémentaires. Le principal critère d’évaluation de l’efficacité était la différence moyenne dans la concentration d’hémoglobine (Hb) entre le départ et la semaine 12 entre ACCRUFER et le placebo.
Insuffisance rénale chronique (IRC) non dépendante de la dialyse
Tableau 4 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’anémie ferriprive chez des patients atteints d’IRC non dépendante de la dialyse
| Posologie, voie | |||||
| Conception de | Nombre de | Âge moyen | |||
| Nº d’étude | d’administration et | Sexe | |||
| l’étude | sujets (n) | (Tranche) | |||
| durée | |||||
| AEGIS 3 | Étude à répartition aléatoire, à double insu et contrôlée par placebo | Maltol ferrique par voie orale à raison de 30 mg 2 f.p.j. ou placebo pendant 16 semaines plus jusqu’à 36 semaines sans insu | 167 patients atteints d’insuffisance rénale chronique (IRC) et d’anémie ferriprive | 67 ans (30 à 90 ans) | 50 H 117 F |
L’étude AEGIS 3 portait sur 167 patients (âge moyen de 67,4 ans, fourchette de 30 à 90 ans; 50 hommes et 117 femmes) atteints d’IRC non dépendante de la dialyse et présentant des concentrations d’Hb initiales entre 8 g/dl et 11 g/dl et une ferritine < 250 mcg/l avec une saturation de la transferrine < 25 % ou une ferritine < 500 mcg/l avec une saturation de la transferrine < 15 %. ACCRUFER était administré à raison de 30 mg deux fois par jour. Les sujets ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir soit 30 mg d’ACCRUFER deux fois par jour, soit un placebo apparié pendant 16 semaines. Après l’achèvement de la phase contrôlée par placebo de 16 semaines de l’étude, les patients admissibles sont passés à ACCRUFER à raison de 30 mg deux fois par jour sans insu pendant 36 semaines supplémentaires. Le principal critère d’évaluation de l’efficacité était la différence moyenne dans la concentration d’Hb entre le départ et la semaine 16 entre ACCRUFER et le placebo.
14.2 Résultats de l’étude
AEGIS 1 et 2
Dans les essais AEGIS 1 et 2, la différence de la moyenne des moindres carrés (MC) par rapport à l’inclusion était de 2,18 g/dl (p < 0,0001) (voir tableau 5).
Tableau 5 – Résumé de la concentration d’hémoglobine (g/dl) et de la variation entre le début de l’étude et la semaine 12 dans les essais AEGIS 1 et 2 – Analyse utilisant l’imputation multiple – Population de l’ensemble d’analyse complet*
| Visite | ACCRUFER | Placebo | |
| (semaine) | (N = 64) | (N = 64) | |
| Statistiques | |||
| À l’inclusion | |||
| Moyenne (É.-T.) | 11,0 (1,03) | 11,10 (0,85) | |
| Variation moyenne entre le début de l’étude et la semaine 12 | |||
| Moyenne des MC (ES) | 2,25 (0,12) | 0,06 (0,13) | |
| Comparaison des traitements | Différence dans la variation moyenne par rapport au début de l’étude | ||
| Différence de la MMC (ES) ACCRUFER – Placebo | IC à 97,5 % unilatéral inférieur | valeur p | |
| ACCRUFER p/r au placebo | 2,18 (0,19) | (1,81) | < 0,0001 |
* L’imputation multiple était basée sur le traitement, le sexe, la maladie [CU ou MC] et la concentration d’Hb à l’inclusion, à la semaine 4 et à la semaine 8. Pour chaque ensemble de données imputées, la variation entre le début de l’étude et la semaine 12 a été analysée à l’aide d’un modèle d’analyse de la covariance avec le traitement comme facteur et le sexe, la maladie, la concentration d’Hb à l’inclusion comme covariables.
La différence de la moyenne des MC dans la variation de la concentration d’Hb entre le début de l’étude la semaine 4 et la semaine 8 entre ACCRUFER et le placebo était respectivement de 1,04 g/dl et de 1,73 g/dl (p < 0,0001) (critère d’évaluation secondaire).
Les taux initiaux moyens de ferritine (mcg/l) des sujets du groupe ACCRUFER étaient de 8,6 mcg/l [É.-T. : 6,77] et les taux moyens de ferritine (mcg/l) à la semaine 12 étaient de 26,0 mcg/l [É.-T. : 30,57], avec une amélioration globale moyenne de 17,3 mcg/l (critère d’évaluation descriptif).
Au cours de la phase ouverte avec ACCRUFER, la variation moyenne de la concentration d’Hb entre le départ et la semaine 64 était de 3,1 g/dl [É.-T. : 1,46 g/dl, n = 35] et la valeur de la ferritine était en moyenne de 68,9 mcg/l [É.-T. : 96,24] à 64 semaines, avec une amélioration moyenne globale de 60,4 mcg/l (critère d’évaluation exploratoire).
AEGIS 3
Dans l’essai AEGIS 3, la différence de la moyenne des MC par rapport à l’inclusion était de 0,52 g/dl (p = 0,0149) (voir tableau 6).
Tableau 6 – Résumé de la concentration d’hémoglobine (g/dl) et de la variation entre le début de l’étude et la semaine 16 – Analyse utilisant l’imputation multiple – Population en intention de traiter*
| Visite (semaine) | ACCRUFER | Placebo | |
| Statistiques | (N = 111) | (N = 56) | |
| À l’inclusion | |||
| Moyenne (É.-T.) | 10,06 (0,77) | 10,03 (0,82) | |
| Variation moyenne entre le début de l’étude et la semaine 16 | |||
| Moyenne des MC (ES) | 0,50 (0,12) | -0,02 (0,16) | |
| Comparaison des traitements | Différence dans la variation moyenne par rapport au début de l’étude | ||
| Différence de la MMC (ES) ACCRUFER – Placebo | IC à 95 % | valeur p | |
| ACCRUFER p/r au placebo | 0,52 (0,21) | (0,10, 0,93) | 0,0149 |
* L’imputation multiple était basée sur le traitement, le sexe, le DFGe à l’inclusion et la concentration d’Hb à l’inclusion, à la semaine 4 et à la semaine 8. Pour chaque ensemble de données imputées, la variation entre le début de l’étude et la semaine 16 a été analysée à l’aide d’un modèle d’analyse de la covariance avec le traitement comme facteur et la concentration d’Hb à l’inclusion et le DFGe à l’inclusion comme covariables.
La différence de la moyenne des MC dans la variation de la concentration d’Hb entre le début de l’étude la semaine 4 et la semaine 8 entre ACCRUFER et le placebo était respectivement de 0,13 g/dl et de 0,46 g/dl (critère d’évaluation secondaire).
La variation moyenne dans la concentration de ferritine entre l’inclusion et la semaine 16 était de 25,42 mcg/l pour le groupe ACCRUFER et de -7,23 mcg/l pour le groupe placebo. La différence moyenne pour ACCRUFER par rapport au placebo était de 32,65 mcg/l.
Au cours de la phase ouverte avec ACCRUFER, la variation de la moyenne des MC de la concentration d’Hb entre l’inclusion et la semaine 52 était de 0,64 g/dl [É.-T. : 0,177 g/dl] et la valeur de la ferritine était en moyenne de 142,50 mcg/l [É.-T. : 105,98] à 52 semaines, avec une amélioration moyenne globale de 59,28 mcg/l (critère d’évaluation secondaire).
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Maltol ferrique
Le maltol ferrique n’est pas absorbé dans la circulation générale en tant que complexe intact. Les études non cliniques n’ont révélé aucun danger particulier pour l’humain d’après les études de toxicité à doses répétées et de tolérance locale réalisées avec le maltol ferrique.
Un dépôt de fer dans le système réticulo-endothélial, le foie et la rate a été observé chez des chiens ayant reçu 500 mg/kg/jour de maltol ferrique.
Maltol
De l’hémosidérine a été observée dans les cellules de Kupffer de chiens ayant reçu 250 mg/kg/jour de maltol. Aux doses de 500 mg/kg/jour, une dégénérescence testiculaire et des signes toxiques révélateurs d’une chélation du fer ont été relevés. Ces effets n’étaient pas observables dans une deuxième étude menée sur des chiens recevant jusqu’à 300 mg/kg/jour.
Cancérogénicité :
Maltol ferrique
Aucune étude de cancérogénicité n’a été réalisée sur le maltol ferrique.
Maltol
Le potentiel carcinogène du maltol a été évalué dans le cadre des études de toxicité à long terme sur des animaux de deux espèces : souris CD-1 et rats de souche Sprague-Dawley. Le maltol ne s’est pas révélé cancérogène dans une étude de 18 mois sur des souris à des doses allant jusqu’à 400 mg/kg (environ 5 fois la dose quotidienne chez l’humain). Le maltol ne s’est pas révélé cancérogène dans une étude de 2 ans sur des rats à des doses allant jusqu’à 400 mg/kg (environ 10 fois la dose quotidienne chez l’humain).
Génotoxicité :
Maltol ferrique
Lors des essais in vitro de mutation réverse chez des bactéries (tests d’Ames), le maltol ferrique a été mutagène. Le maltol ferrique a augmenté le nombre de bactéries révertantes en l’absence et en présence d’activation métabolique.
Maltol
Lors des essais in vitro de mutation réverse chez des bactéries (tests d’Ames), le maltol a été mutagène. Le maltol a augmenté le nombre de bactéries révertantes en l’absence et en présence d’activation métabolique. Le maltol s’est montré clastogène in vivo dans un test du micronoyau chez la souris (augmentation des érythrocytes polychromatiques) à des doses intrapéritonéales de 774 mg/kg. Après absorption, le maltol est rapidement conjugué à l’acide glucuronique. Il est donc peu probable que l’activité mutagène du maltol soit observée dans les conditions d’administration orale chez l’être humain.
Toxicologie pour la reproduction et le développement :
Maltol ferrique
Aucune étude de toxicité sur la reproduction et le développement n’a été réalisée avec le maltol ferrique.
Autres composés ferreux
Dans des études sur le développement embryofœtal chez la souris et le rat, les femelles gravides ont reçu des doses orales de composés ferriques ou ferreux (sulfate ferreux ou pyrophosphate ferrique de sodium) allant jusqu’à 160 mg/kg/jour chez la souris, ou jusqu’à 200 mg/kg/jour chez la rate, pendant la période d’organogenèse. L’administration de composés ferriques ou ferreux à des doses 13 fois (chez la souris) ou 32 fois (chez la rate) supérieures à la dose recommandée chez l’humain n’a entraîné aucune toxicité maternelle ni aucun effet indésirable sur le développement.
Maltol
Dans une étude de fertilité et de reproduction sur plusieurs générations de rats mâles et femelles, aucun effet sur l’accouplement, la fertilité ou le développement embryonnaire précoce n’a été observé à des doses allant jusqu’à 400 mg/kg/jour de maltol (environ 10 fois la dose quotidienne chez l’humain).