


Monographie de produit - Act Pravastatin
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologiques / teneurs | Ingrédients non médicinaux d’importance clinique |
| Voie orale | Comprimés à 10 mg, à 20 mg et à 40 mg | croscarmellose sodique, lactose monohydraté, silicate d’aluminium et de magnésium, stéarate de magnésium, cellulose microcristalline, povidone, talc, oxyde de fer rouge 30 (10 mg seulement), oxyde de fer jaune 10 (20 mg seulement) et colorant vert (40 mg seulement). Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients. |
INDICATIONS ET UTILISATION CLINIQUE
Le traitement par un agent modifiant le métabolisme des lipides devrait être envisagé comme l'un des éléments d'une intervention contre les multiples facteurs de risque chez les personnes qui présentent un risque accru de maladie vasculaire athéroscléreuse causée par une dyslipidémie. ACT PRAVASTATIN (pravastatine sodique) devrait être utilisé en association avec un régime alimentaire à teneur réduite en gras saturés et en cholestérol lorsque la réponse à l'alimentation et aux autres mesures non pharmacologiques n'est pas suffisante.
Hypercholestérolémie
ACT PRAVASTATIN est indiqué comme traitement d'appoint à un régime alimentaire (équivalent au moins au régime de l'Adult Treatment Panel III [régime TLC de l'ATP III]), pour abaisser les taux élevés de cholestérol total et de cholestérol lié aux lipoprotéines de basse densité (C-LDL) chez les patients atteints d'hypercholestérolémie primitive (types IIa et IIb), lorsque la réponse au traitement diététique et aux autres mesures non pharmacologiques est insuffisante.
Avant de commencer le traitement par ACT PRAVASTATIN, il faut écarter la possibilité de causes secondaires d'hypercholestérolémie (p. ex., obésité, diabète sucré mal maîtrisé, hypothyroïdie, syndrome néphrotique, dysprotéinémies, maladie hépatique obstructive, autre traitement médicamenteux, alcoolisme) et déterminer qu'un taux de C-LDL élevé est la cause du taux sérique élevé de cholestérol total chez les patients chez qui le traitement par ACT PRAVASTATIN est envisagé. De plus, il faut établir le profil lipidique du patient afin de mesurer le cholestérol total, le cholestérol lié aux lipoprotéines de haute densité (C-HDL) et les triglycérides (TG).
Pour les patients dont le taux total de TG est inférieur à 4,52 mmol/l (400 mg/dl), les taux de C-LDL peuvent être évalués à l'aide de l'équation suivante :
C-LDL (mmol/l) = cholestérol total – [(0,37 x triglycérides) + C-HDL]
C-LDL (mmol/l) = cholestérol total – [(0,16 x triglycérides) + C-HDL]
Pour les patients dont le taux total de TG est supérieur à 4,52 mmol/l (400 mg/dl), cette équation donne des résultats moins précis; les taux de C-LDL doivent alors être déterminés par ultracentrifugation.
Comme les autres hypocholestérolémiants, ACT PRAVASTATIN n'est pas indiqué lorsque l'hypercholestérolémie est attribuable à une hyperalphalipoprotéinémie (taux élevé de C-HDL). L'efficacité de la pravastatine sodique n'a pas été évaluée dans les cas où l'anomalie principale est une élévation des chylomicrons, des VLDL ou des LDL (p. ex. hyperlipoprotéinémie ou dyslipoprotéinémie de types I, III, IV ou V).
Prévention primaire des événements coronariens
Chez les patients hypercholestérolémiques sans signes cliniques de coronaropathie, ACT PRAVASTATIN est indiqué pour :
- réduire le risque d'infarctus du myocarde;
- réduire le risque d'avoir à subir une intervention de revascularisation du myocarde;
- réduire le risque de mortalité totale en réduisant la mortalité d'origine cardiovasculaire.
Prévention secondaire des événements cardiovasculaires
Chez les patients dont le cholestérol total correspond à une valeur normale ou modérément élevée et qui présentent des signes cliniques de coronaropathie, ACT PRAVASTATIN est indiqué pour :
- réduire le risque de mortalité totale;
- réduire le risque de décès attribuables à une coronaropathie;
- réduire le risque d'infarctus du myocarde;
- réduire le risque d'avoir à subir une intervention de revascularisation du myocarde;
- réduire le risque d'accident vasculaire cérébral et d'accident ischémique transitoire (AIT);
- réduire l'ensemble des hospitalisations.
On a également démontré que la pravastatine sodique diminue la progression de l'athérosclérose chez les patients atteints de coronaropathie dans le cadre d'une stratégie de traitement visant à abaisser le taux de cholestérol total et de C-LDL aux valeurs cibles. Dans deux études incluant ce type de patients 1 (c.-à-d. intervention de prévention secondaire), la monothérapie par la pravastatine sodique a réduit la progression de l'athérosclérose selon l'angiographie quantitative et l'échographie en mode B. Cet effet pourrait être associé à une amélioration des paramètres coronariens (IM fatals ou non). Dans ces études, toutefois, aucun effet n'a été observé sur la mortalité toutes causes (voir PHARMACOLOGIE CHEZ L'ÊTRE HUMAIN, Essais cliniques, Progression de la maladie athéroscléreuse).
Pédiatrie (< 16 ans)
Il n'existe à ce jour aucune donnée sur l'utilisation de la pravastatine sodique chez ces sujets. Le traitement par la pravastatine n'est pas recommandé à ce stade chez les enfants.
Gériatrie (≥ 65 ans)
L'évaluation de la pharmacocinétique de la pravastatine sodique chez les patients de plus de 65 ans révèle une augmentation de l'ASC. À titre de précaution, la dose la plus faible devrait être administrée au départ chez ces patients (voir RÉFÉRENCES).
CONTRE-INDICATIONS
Patients hypersensibles à ce médicament, à l'un de ses ingrédients ou à l'un des composants du contenant. Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.
Maladie hépatique évolutive ou élévations persistantes inexpliquées des taux sériques de transaminase de plus de 3 fois la limite supérieure de la normale (LSN) (voir MISES EN GARDE ET PRÉCAUTIONS).
Femmes enceintes ou qui allaitent.
Le cholestérol et certains produits de la biosynthèse du cholestérol sont des composantes essentielles au développement du fœtus (y compris à la synthèse des stéroïdes et des membranes
1 Études PLAC I et II (Pravastatin Limitation of Atherosclerosis in the Coronary/Carotid Arteries) cellulaires). Comme les inhibiteurs de l'HMG-CoA réductase tels que la pravastatine sodique diminuent la synthèse du cholestérol et probablement la synthèse d'autres substances actives dérivées du cholestérol, ils pourraient être nocifs pour le fœtus s'ils sont administrés à des femmes enceintes. ACT PRAVASTATIN ne devrait être administré chez les femmes en âge de concevoir que si celles-ci sont très peu susceptibles de devenir enceintes et qu'elles ont été informées des risques possibles. Si une femme devient enceinte pendant un traitement par ACT PRAVASTATIN, la prise du médicament doit être interrompue immédiatement, et la patiente doit être informée des risques possibles pour le fœtus. L'athérosclérose étant une maladie chronique, l'interruption de la prise de médicaments régulateurs du métabolisme lipidique durant la grossesse devrait avoir peu de répercussions sur l'issue du traitement à long terme de l'hypercholestérolémie primaire (voir MISES EN GARDE ET PRÉCAUTIONS – Grossesse, Allaitement).
MISES EN GARDE ET PRÉCAUTIONS
Effets musculaires
Une élévation du taux de créatine phosphokinase (CK [fraction MM]) a été signalée avec l'utilisation des inhibiteurs de l'HMG-CoA réductase, y compris avec la pravastatine sodique.
Des effets sur les muscles squelettiques tels qu'une myalgie, une myopathie et, rarement, une rhabdomyolyse, ont été observés chez les patients traités par la pravastatine sodique.
Une faiblesse musculaire et une rhabdomyolyse ont été signalées chez les patients recevant d'autres inhibiteurs de l'HMG-CoA réductase en association avec l'itraconazole et la cyclosporine.
Les risques et les bienfaits associés à l'utilisation des inhibiteurs de l'HMG-CoA réductase administrés conjointement avec des immunosuppresseurs, des fibrates, l'érythromycine, des antifongiques de type azole à action générale ou la niacine utilisée à des doses hypolipidémiantes devraient être évalués avec soin.
De rares cas de rhabdomyolyse accompagnée d'insuffisance rénale aiguë secondaire à une myoglobinurie ont été signalés à l'emploi de la pravastatine sodique et d'autres inhibiteurs de l'HMG-CoA réductase.
On doit soupçonner une myopathie, définie comme une douleur ou une faiblesse musculaire associée à une élévation de la CK dépassant dix fois la limite supérieure de la normale, chez les patients qui présentent une myalgie diffuse, une sensibilité ou une faiblesse musculaire ou une élévation marquée des taux de CK. Les patients doivent être avisés de signaler rapidement à leur médecin toute douleur, sensibilité ou faiblesse musculaire inexpliquée, en particulier si de tels symptômes sont associés à des malaises généraux ou à de la fièvre. On devrait procéder au dosage du taux de CK chez les patients qui présentent des signes ou symptômes évocateurs d’une myopathie. Le traitement par ACT PRAVASTATIN devrait être interrompu lors d’une élévation marquée de la CK ou lorsqu’une myopathie est diagnostiquée ou soupçonnée.
Comme pour toute autre statine, le risque de myopathie, y compris de rhabdomyolyse, pourrait être accru significativement par un traitement immunosuppresseur concomitant incluant des cyclosporines, et par l'administration conjointe de gemfibrozil, d'érythromycine ou de niacine (voir MISES EN GARDE ET PRÉCAUTIONS).
Aucun cas de myopathie n'a été observé dans les études cliniques menées auprès de petits groupes de patients traités par la pravastatine sodique en association avec des immunosuppresseurs, des dérivés de l'acide fibrique ou de la niacine (voir ESSAIS CLINIQUES).
L'utilisation des fibrates en monothérapie est parfois associée à une myopathie. Dans une étude clinique de taille restreinte ayant porté sur un traitement concomitant par la pravastatine (40 mg/jour) et le gemfibrozil (1 200 mg/jour), aucun cas de myopathie n'a été signalé, même si l'on a observé des élévations de la CK et des symptômes musculosquelettiques. L'administration concomitante de pravastatine et de fibrates devrait en général être évitée.
On ne dispose d'aucune donnée concernant le traitement concomitant par la pravastatine et l'érythromycine.
Facteurs prédisposant à la myopathie/rhabdomyolyse : ACT PRAVASTATIN, comme tout autre inhibiteur de l'HMG-CoA réductase, devrait être administré avec prudence aux patients qui présentent des facteurs prédisposant à la myopathie/rhabdomyolyse. Ces facteurs comprennent :
- antécédents personnels ou familiaux de troubles musculaires héréditaires;
- antécédents de myotoxicité associée à la prise d'un autre inhibiteur de l'HMG-CoA réductase;
- utilisation concomitante d'un fibrate ou de niacine;
- hypothyroïdie non maîtrisée;
- alcoolisme;
- exercice physique excessif;
- Vieillesse (> 65 ans);
- insuffisance rénale;
- insuffisance hépatique;
- diabète avec modification des lipides hépatiques;
- chirurgie et traumatisme;
- affaiblissement;
- situations pouvant provoquer une augmentation du taux plasmatique de l'ingrédient actif.
On doit cesser ou interrompre temporairement le traitement par ACT PRAVASTATIN chez les patients présentant des troubles graves et aigus évocateurs d’une myopathie ou favorisant le développement d’une rhabdomyolyse (p. ex. septicémie, hypotension, intervention chirurgicale majeure, traumatisme, trouble grave du métabolisme endocrinien et de l’équilibre électrolytique et convulsions réfractaires).
De très rares cas de myopathie nécrosante à médiation immunitaire ont été signalés pendant ou après un traitement par certaines statines, y compris la pravastatine. La myopathie nécrosante à médiation immunitaire se caractérise sur le plan clinique par une faiblesse musculaire proximale persistante et une élévation du taux sérique de créatinine kinase, qui persistent malgré l'arrêt du traitement par la statine.
On a signalé de rares cas de myopathie nécrosante à médiation immunitaire (MNMI), une forme de myopathie auto-immune associée à l’utilisation de statines. La MNMI se caractérise par :
- une faiblesse des muscles proximaux et une élévation du taux de créatine kinase sérique qui persistent malgré l’interruption du traitement au moyen d’une statine;
- une biopsie musculaire révélant une myopathie nécrosante sans inflammation importante;
- une amélioration de l’état du patient grâce à l’administration d’agents immunosuppresseurs.
Insuffisance hépatique
Les inhibiteurs de l'HMG-CoA réductase sont associés à des anomalies biochimiques de la fonction hépatique. Comme avec les autres hypolipidémiants, y compris les résines fixatrices des acides biliaires non absorbables, des augmentations des enzymes hépatiques inférieures à trois fois la limite supérieure de la normale ont été observées pendant le traitement par la pravastatine. On ne connaît pas la signification de ces changements, qui surviennent généralement durant les premiers mois du traitement. Chez la majorité des patients traités par la pravastatine dans les études cliniques, les valeurs pré-traitement ont été retrouvées malgré la poursuite du traitement à la même dose.
Lors des études cliniques, on a observé une augmentation marquée et persistante des transaminases sériques (jusqu'à plus de 3 fois la limite supérieure de la normale) chez 6 des 1 142 (0,5 %) patients traités par la pravastatine (voir EFFETS INDÉSIRABLES). Ces augmentations ont généralement été observées de 3 à 12 mois après le début du traitement par la pravastatine sodique, et n'ont pas été associées à des symptômes ou des signes cliniques de maladie hépatique. Les taux de transaminases sont habituellement revenus lentement à leurs valeurs initiales à l'interruption du traitement. Rares sont les patients qui ont présenté des élévations persistantes et marquées qui auraient pu être attribuées au traitement. Dans la plus vaste étude à long terme contrôlée par placebo ayant porté sur la pravastatine (Pravastatin Primary Prevention Study/WOSCOPS), aucun des patients dont la fonction hépatique était normale après 12 semaines de traitement (n = 2 875 patients traités par la pravastatine) n'a présenté une élévation du taux d'alanine aminotransférase (ALAT) correspondant à plus de trois fois la limite supérieure de la normale lors de deux mesures consécutives. Deux de ces 2 875 patients traités par la pravastatine (0,07 %) et un des 2 919 patients ayant reçu le placebo (0,03 %) ont affiché des élévations du taux d'aspartate aminotransférase (ASAT) correspondant à plus de trois fois la limite supérieure de la normale lors de deux mesures consécutives durant les 4,8 années de l'étude (durée médiane du traitement).
Des épreuves de la fonction hépatique devraient être réalisées au départ et 12 semaines après le début du traitement ou lors de l'augmentation de la dose. On doit surveiller plus particulièrement les patients chez qui l'on constate une élévation du taux de transaminases sériques. Les épreuves de la fonction hépatique devraient être répétées pour confirmer l'élévation, et il faudrait ensuite procéder à des évaluations plus fréquentes. Si les augmentations des taux d'ALAT (alanine aminotransférase) et d'ASAT (aspartate aminotransférase) égales ou supérieures à trois fois la limite supérieure de la normale persistent, le traitement doit être interrompu.
De rares cas d’insuffisance hépatique, mortelle ou non, ont été rapportés chez des patients recevant des statines, y compris ACT PRAVASTATIN, après la commercialisation du produit. Si des lésions hépatiques graves accompagnées de symptômes cliniques et/ou d’hyperbilirubinémie ou d’ictère surviennent au cours du traitement par ACT PRAVASTATIN, il faut rapidement interrompre l’administration du médicament. Si l’on ne peut attribuer ces effets à une autre cause, il faut éviter de reprendre le traitement par ACT PRAVASTATIN.
La prudence s'impose lorsqu’ACT PRAVASTATIN, ou tout autre inhibiteur de l'HMG-CoA réductase, est administré à des patients qui consomment de l'alcool en quantités importantes ou qui ont des antécédents de maladie hépatique. Une affection hépatique évolutive ou une élévation inexpliquée des transaminases sériques sont des contre-indications à l'administration d’ACT PRAVASTATIN; si l'un de ces troubles survient au cours du traitement, on doit interrompre la prise du médicament.
Généralités
Avant d'entreprendre un traitement par ACT PRAVASTATIN, on doit tenter d'abaisser le taux de cholestérol sérique par un régime alimentaire approprié, par l'exercice, par une perte de poids chez les personnes qui font de l'embonpoint et chez les obèses, et par le traitement de toute affection sous-jacente qui pourrait provoquer l'hypercholestérolémie (voir INDICATIONS ET UTILISATION CLINIQUE). On doit recommander aux patients d'informer les médecins qu'ils consulteront ultérieurement d'un traitement antérieur avec ACT PRAVASTATIN.
La pravastatine peut élever les taux de CK et de transaminases. Cet effet devrait être pris en considération dans le diagnostic différentiel de la douleur thoracique chez les patients traités par la pravastatine.
Effet sur le cristallin humain
Les données recueillies au cours des études cliniques n'indiquent pas que la pravastatine exerce un effet indésirable sur le cristallin humain.
Pneumopathie interstitielle :
Des cas exceptionnels de pneumopathie interstitielle ont été signalés avec certaines statines, y compris la pravastatine, plus particulièrement pendant un traitement de longue durée (voir EFFETS INDÉSIRABLES, Effets indésirables associés au médicament après sa commercialisation). Les caractéristiques initiales peuvent comprendre une dyspnée, une toux non productive et une détérioration de l'état de santé global (fatigue, perte de poids, fièvre). En cas de pneumopathie interstitielle soupçonnée, il faut interrompre le traitement par une statine.
Hypercholestérolémie familiale homozygote
La pravastatine n'a pas fait l'objet d'études chez les patients atteints de la forme rare d'hypercholestérolémie familiale homozygote. La plupart des inhibiteurs de l'HMG-CoA réductase sont moins efficaces ou inefficaces chez ce sous-groupe de patients hypercholestérolémiques (voir RÉFÉRENCES).
Effet sur les lipoprotéines (a)
Chez certains patients, l'effet bénéfique attribuable à la réduction du taux de cholestérol total et du taux de C-LDL peut être partiellement atténué par une hausse concomitante du taux de lipoprotéines (a) [Lp(a)]. Des études sont en cours pour évaluer l'importance des variations plasmatiques des Lp(a). Par conséquent, tant que l'on ne disposera pas de nouvelles données, on propose de mesurer, si possible, les taux sériques de Lp(a) chez les patients traités par la pravastatine (voir RÉFÉRENCES).
Effet sur les taux de CoQ10 (ubiquinone)
On a observé une diminution importante à court terme des concentrations plasmatiques de CoQ10 chez les patients traités par la pravastatine sodique. Des études cliniques de plus longue durée ont également révélé des réductions des concentrations sériques d'ubiquinone lors d'un traitement par la pravastatine et les autres inhibiteurs de l'HMG-CoA réductase. L'importance clinique d'une carence éventuelle en CoQ10 provoquée à long terme par les statines n'a toutefois pas été établie. On a signalé qu'une diminution des concentrations d'ubiquinone myocardique pourrait entraîner une insuffisance cardiaque chez les patients chez qui cette affection est latente (voir RÉFÉRENCES).
Carcinogenèse
Une étude d'une durée de 21 mois portant sur l'administration par voie orale de doses de 10 à 100 mg/kg/jour de pravastatine chez des souris n'a révélé aucun signe d'effet carcinogène. Dans une étude d'une durée de 2 ans portant sur l'administration par voie orale de 100 mg/kg/jour (60 fois la dose maximale recommandée chez l'humain) de pravastatine à des rats mâles, on a observé une augmentation significative de l'incidence de carcinomes hépatocellulaires. Cet effet n'a pas été signalé chez les rats mâles ayant reçu une dose de 40 mg/kg/jour (25 fois la dose maximale recommandée chez l'humain) ou moins, ni chez les femelles à aucune dose.
Hypersensibilité
Avec la lovastatine, on a signalé dans de rares cas un syndrome d'hypersensibilité apparent, qui comprenait au moins l'une des manifestations suivantes : anaphylaxie, œdème de Quincke, syndrome apparenté au lupus érythémateux, pseudopolyarthrite rhizomélique, thrombocytopénie, leucopénie, anémie hémolytique, anticorps antinucléaires positifs, augmentation de la vitesse de sédimentation globulaire, arthrite, arthralgie, urticaire, asthénie, photosensibilité, fièvre et malaise.
Bien qu'aucun syndrome d'hypersensibilité n'ait été décrit comme tel jusqu'à maintenant, il semble que quelques cas d'éosinophilie et d'éruptions cutanées soient associés au traitement par la pravastatine sodique. Par conséquent, lorsqu'une hypersensibilité est soupçonnée, on conseille d'interrompre l'administration d’ACT PRAVASTATIN. Les patients doivent être avisés de signaler rapidement à leur médecin tout signe d'hypersensibilité, p. ex. un œdème de Quincke, de l'urticaire, une photosensibilité, une polyarthralgie, de la fièvre ou un malaise.
Fonction endocrinienne
Comme les inhibiteurs de l'HMG-CoA réductase interfèrent avec la synthèse du cholestérol, il existe un risque théorique qu'ils affaiblissent la production surrénalienne et/ou gonadique de stéroïdes.
Dans une étude à long terme ayant évalué la fonction endocrinienne chez les patients hypercholestérolémiques, la pravastatine n'a exercé aucun effet sur les taux basal et stimulé de cortisol, ni sur la sécrétion d'aldostérone. Même si aucun changement n'a été signalé concernant la fonction testiculaire, des résultats contradictoires ont été observés quant à l'analyse de la mobilité des spermatozoïdes après l'administration de la pravastatine. Un cas d'impuissance réversible a été noté chez un homme de 57 ans ayant reçu de la pravastatine à 20 mg/jour et du métoprolol (voir RÉFÉRENCES). Le lien de causalité avec le traitement au moyen de la pravastatine n'a pas été établi. De plus amples études sont requises afin de clarifier les effets des inhibiteurs de l'HMG-CoA réductase sur la fertilité masculine. De plus, les effets de ces médicaments sur l'axe hypophyso-gonadique, le cas échéant, demeurent inconnus chez les femmes non ménopausées.
Les patients traités par ACT PRAVASTATIN qui montrent des signes cliniques de dysfonctionnement endocrinien doivent faire l'objet d'une évaluation adéquate. La prudence s'impose quand un inhibiteur de l'HMG-CoA réductase ou tout autre agent employé pour réduire le taux de cholestérol est administré en même temps que d'autres médicaments (p. ex. le kétoconazole, la spironolactone, la cimétidine) pouvant réduire les taux d'hormones stéroïdes endogènes.
On a signalé une augmentation de la glycémie à jeun et du taux d'HbA1c associée à la classe des inhibiteurs de l'HMG-CoA réductase. Dans le cas de certains patients à risque élevé de diabète sucré, l'hyperglycémie était suffisante pour les rendre diabétiques. Les bénéfices du traitement surpassent tout de même les risques légèrement accrus. Une surveillance périodique est recommandée chez ces patients.
Patients atteints d'hypercholestérolémie grave
L’administration de doses plus élevées de pravastatine (≥ 40 mg/jour) requises pour certains patients atteints d’hypercholestérolémie grave a été associée à des taux plasmatiques élevés de pravastatine. Il faut user de prudence lorsque des patients atteints d’hypercholestérolémie grave sont âgés ou présentent aussi une insuffisance rénale importante (voir MISES EN GARDE ET PRÉCAUTIONS – Effets musculaires).
Populations particulières
Grossesse
ACT PRAVASTATIN est contre-indiqué durant la grossesse (voir CONTRE-INDICATIONS).
L'innocuité d’ACT PRAVASTATIN n'a pas été établie chez les femmes enceintes. Même si la pravastatine n'a pas exercé d'effet tératogène chez les rats à des doses allant jusqu'à 1 000 mg/kg/jour ni chez les lapins à des doses allant jusqu'à 50 mg/kg/jour, la pravastatine sodique ne devrait être administrée aux femmes en âge de concevoir que si celles-ci sont très peu susceptibles de devenir enceintes et qu'elles ont été informées des risques possibles. Si une femme devient enceinte pendant un traitement par ACT PRAVASTATIN, la prise du médicament doit être interrompue immédiatement et la patiente doit être informée à nouveau des risques possibles pour le fœtus.
Allaitement
Une quantité négligeable de pravastatine est excrétée dans le lait maternel humain. À cause du risque de réactions défavorables chez le nouveau-né nourri au sein, si la mère est traitée par ACT PRAVASTATIN, on devrait soit interrompre le traitement, soit cesser l'allaitement.
Pédiatrie (< 16 ans)
Nous ne disposons que d'une expérience limitée concernant l'utilisation des statines chez les enfants (voir RÉFÉRENCES). Il n'existe à ce jour aucune donnée sur l'utilisation de la pravastatine chez ces sujets. Le traitement par la pravastatine n'est pas recommandé à ce stade chez les enfants.
Gériatrie (≥ 65 ans)
L'évaluation de la pharmacocinétique de la pravastatine chez les patients de plus de 65 ans révèle une augmentation de l'ASC. On n'a pas signalé d'augmentation de l'incidence des effets indésirables dans les études menées auprès des personnes âgées. À titre de précaution, la dose la plus faible devrait être administrée au départ chez ces patients (voir RÉFÉRENCES).
Les personnes âgées peuvent être plus susceptibles de présenter une myopathie (voir MISES EN GARDE ET PRÉCAUTIONS – Effets musculaires – Facteurs prédisposant à la myopathie/rhabdomyolyse).
Administration chez les patients atteints d'insuffisance rénale
Aucune étude n'a été réalisée concernant l'utilisation de la pravastatine chez les patients atteints d'insuffisance rénale. À titre de précaution, la dose la plus faible devrait être administrée chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS – Effets musculaires).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
La pravastatine est généralement bien tolérée. Les effets indésirables ont été habituellement légers ou modérés, et transitoires. Les effets indésirables observés ou signalés dans les études à court et à long terme sont présentés ci-dessous.
Effets indésirables du médicament signalés dans les études cliniques
Les études cliniques étant réalisées dans des conditions très particulières, les taux d'effets indésirables observés pendant ces études peuvent ne pas correspondre à ceux observés en pratique, et il ne faut pas comparer ces taux avec ceux des essais cliniques menés avec un autre médicament. L'information sur les effets indésirables du médicament fournie par les études cliniques est utile pour déterminer les effets indésirables associés au médicament et pour en estimer la fréquence.
Études cliniques contrôlées de courte durée
Tous les effets indésirables (peu importe leur cause) signalés chez plus de 2 % des patients traités par la pravastatine dans les études contrôlées par placebo d'une durée allant jusqu'à 4 mois sont répertoriés dans le tableau qui suit. On y indique également le pourcentage de patients chez qui ces événements médicaux étaient considérés comme probablement ou certainement liés au médicament.
Effets indésirables survenus chez > 2 % des patients traités par la pravastatine à 10-40 mg dans les études contrôlées par placebo de courte durée
Effets indésirables/système organique | Tous les effets indésirables | Effets attribués au médicament à l'étude | ||
| Pravastatine (n = 900) % des patients | Placebo (n = 411) % des patients | Pravastatine (n = 900) % des patients | Placebo (n = 411) % des patients | |
Cardiovasculaires Douleur thoracique de nature cardiaque Dermatologiques Éruption cutanée Gastro-intestinaux Nausées/vomissements Diarrhée Douleur abdominale Constipation Flatulences Brûlures d'estomac Généraux Fatigue Douleur thoracique Grippe Musculosquelettiques Douleur localisée Myalgie Système nerveux Céphalées Étourdissements Rénaux/génito- urinaires Anomalie urinaire Respiratoires Rhume banal Rhinite Toux | 4 4* 7,3 6,2 5,4 4 3,3 2,9 3,8 3,7 2,4* 10 2,7 6,2 3,3 2,4 7 4 2,6 | 3,4 1,1 7,1 5,6 6,9 7,1 3,6 1,9 3,4 1,9 0,7 9 1 3,9 3,2 2,9 6,3 4,1 1,7 | 0,1 1,3 2,9 2 2 2,4 2,7 2 1,9 0,3 0 1,4 0,6 1,7* 1 0,7 0 0,1 0,1 | 0 0,9 3,4 1,9 3,9 5,1 3,4 0,7 1 0,2 0 1,5 0 0,2 0,5 1,2 0 0 0 |
* Différence statistiquement significative par rapport au placebo
Dans deux études contrôlées dans lesquelles le traitement a été d'une durée moyenne de 8,6 mois, l'innocuité et le profil de tolérance de la pravastatine sodique à la dose de 80 mg ont été comparables à ceux de la pravastatine à des doses plus faibles, à l'exception de 4 des 464 patients traités par la pravastatine à 80 mg ayant présenté une élévation de la CK > à 10 fois la limite supérieure de la normale, comparativement à 0 patient sur 115 dans le groupe traité avec la pravastatine à 40 mg.
Études contrôlées à long terme sur la morbidité et la mortalité
Dans sept études contrôlées par placebo menées à double insu, avec répartition au hasard, et regroupant plus de 21 500 patients traités par la pravastatine (n = 10 784) ou un placebo (n = 10 719), l'innocuité et le profil de tolérance de la pravastatine ont été comparables à ceux du placebo. Plus de 19 000 patients ont fait l'objet d'un suivi d'une durée médiane de 4,8-5,9 ans, tandis que les autres patients ont été suivis pendant 2 ans ou plus.
Les effets indésirables possiblement ou probablement liés au traitement, ou dont on ne connaît pas le lien avec le traitement, qui sont survenus chez au moins 0,5 % des patients traités par la pravastatine ou le placebo dans ces études à long terme sur la morbidité et la mortalité, sont présentés dans le tableau qui suit.
| PRAVASTATINE (n = 10 784) % | PLACEBO (n = 10 719) % | |
Système cardiovasculaire Angine de poitrine Troubles du rythme Hypertension Œdème Infarctus du myocarde | 3,1 0,8 0,7 0,6 0,5 | 3,4 0,7 0,9 0,6 0,7 |
Appareil digestif Dyspepsie/brûlures d'estomac Nausées/vomissements Flatulences Constipation Diarrhée Douleur abdominale Distension abdominale | 3,5 1,4 1,2 1,2 0,9 0,9 0,5 | 3,7 1,6 1,1 1,3 1,1 1 0,5 |
Appareil musculosquelettique Douleur musculosquelettique (y compris arthralgie) Crampes musculaires Myalgie Traumatisme musculosquelettique | 5,9 2 1,4 0,5 | 5,7 1,8 1,4 0,3 |
Système nerveux Étourdissements Céphalées Troubles du sommeil Dépression Anxiété/nervosité Paresthésie Engourdissements | 2,2 1,9 1 1 1 0,9 0,5 | 2,1 1,8 0,9 1 1,2 0,9 0,4 |
Réactions générales Fatigue Douleur thoracique | 3,4 2,6 | 3,3 2,6 |
| PRAVASTATINE (n = 10 784) % | PLACEBO (n = 10 719) % | |
| Gain pondéral Grippe | 0,6 0,6 | 0.7 0,5 |
Sens particuliers Troubles visuels (y compris vision brouillée) Troubles oculaires (y compris inflammation oculaire) Troubles auditifs (y compris acouphène et perte auditive) Opacification du cristallin | 1,5 0,8 0,6 0,5 | 1,3 0,9 0,5 0,4 |
Peau Éruption cutanée Prurit | 2,1 0,9 | 2,2 1 |
Système rénal/appareil génito-urinaire Anomalie urinaire (y compris dysurie et nycturie) | 1 | 0,8 |
Appareil respiratoire Dyspnée Infection des voies respiratoires supérieures Toux Anomalie sinusale (y compris sinusite) Pharyngite | 1,6 1,3 1 0,8 0,5 | 1,6 1,3 1 0,8 0,6 |
Anomalies hématologiques et biochimiques
Les élévations des concentrations de transaminases sériques et de créatine phosphokinase (CK) chez les patients traités par la pravastatine sodique ont déjà été abordées (voir MISES EN GARDE ET PRÉCAUTIONS).
Effets indésirables liés au médicament après la commercialisation
Les effets indésirables suivants ont été rarement signalés après la commercialisation de la pravastatine, indépendamment du lien de causalité :
Système cardiovasculaire : œdème de Quincke
Peau : diverses modifications cutanées (p. ex. prurit, anomalies du cuir chevelu, sécheresse cutanée et dermatite)
Système endocrinien : augmentation de la glycémie à jeun et du taux d'HbA1c Appareil digestif : pancréatite, hépatite et nécrose hépatique fulminante, insuffisance hépatique mortelle ou non, ictère (y compris cholostatique), accumulation de graisses dans le foie, cirrhose, thrombocytopénie, hépatome, selles anormales et modifications de l'appétit. Des anomalies des résultats aux tests de la fonction hépatique ont aussi été signalées.
Réactions générales : douleur thoracique (non cardiovasculaire), faiblesse, sudation excessive, bouffées de chaleur et fièvre
Hypersensibilité : anaphylaxie, syndrome apparenté au lupus érythémateux, pseudopolyarthrite rhizomélique, dermatomyosite, vasculite, purpura, anémie hémolytique, anticorps antinucléaires positifs, augmentation de la vitesse de sédimentation globulaire, arthrite, arthralgie, asthénie, réaction de photosensibilité, frissons, malaise, érythrodermie bulleuse avec épidermolyse, érythème polymorphe, y compris le syndrome de Stevens-Johnson
Réactions immunologiques : allergies
Appareil musculosquelettique : myopathie, rhabdomyolyse, troubles tendineux (en particulier tendinite et rupture de tendon), polymyosite et myopathie nécrosante à médiation immunitaire.
Système nerveux : dysfonction de certains nerfs crâniens (y compris altération du goût, défaillance des mouvements extra-oculaires, parésie faciale), paralysie des nerfs périphériques, paresthésie, troubles de l'équilibre, vertiges, troubles de la mémoire, tremblements, modification de l'humeur, troubles reliés à l’humeur y compris dépression, troubles du sommeil y compris insomnie et cauchemars.
Système pulmonaire: Cas très rares de pneumopathie interstitielle surtout lors d’un traitement à long terme. Si on soupçonne qu’un patient a développé une pneumopathie interstitielle, le traitement à la statine devrait être arrêté.
Appareil reproducteur : gynécomastie, impuissance (voir Fonction endocrinienne), urticaire, dysfonction sexuelle, modification de la libido
Sens particuliers : symptômes oculaires (y compris endolorissement,
sécheresse et démangeaisons), acouphène, altération du goût
De rares cas d'atteinte cognitive (p. ex. perte de mémoire, oublis, amnésie, troubles de la mémoire, confusion) associés à l'utilisation d'une statine ont été signalés après la mise sur le marché. Toutes les statines ont fait l'objet de tels signalements. Les symptômes signalés ne sont généralement pas graves et sont réversibles après l'arrêt du traitement par la statine. Le délai avant l'apparition des symptômes (un jour à plusieurs années) et avant leur disparition (médiane de trois semaines) varie.
Les effets indésirables suivants ont été signalés avec les autres statines : hépatite, ictère cholostatique, anorexie, troubles psychiques comprenant l'anxiété, hypospermie, hypersensibilité et augmentation de la glycémie à jeun et du taux d'HbA1c (voir MISES EN GARDE ET PRÉCAUTIONS).
Effet sur le cristallin
Les données recueillies au cours des études cliniques n'indiquent pas que la pravastatine exerce un effet indésirable sur le cristallin humain.
INTERACTIONS MÉDICAMENTEUSES
Interactions entre médicaments
Association avec d'autres régulateurs du métabolisme lipidique
D’après les données de pharmacovigilance, le gemfibrozil, le fénofibrate, les autres fibrates et la niacine (acide nicotinique) utilisée à des doses hypolipidémiantes peuvent accroître le risque de myopathie lorsqu’ils sont administrés conjointement avec un inhibiteur de l’HMG-CoA réductase, probablement en raison du fait qu’ils peuvent causer une myopathie lorsqu’ils sont administrés seuls (voir MISES EN GARDE ET PRÉCAUTIONS – Effets musculaires). Il importe donc d’évaluer avec prudence tout traitement d’association.
Résines fixatrices des acides biliaires
Les données préliminaires semblent indiquer que l'administration conjointe de pravastatine et de cholestyramine/colestipol, des résines fixatrices des acides biliaires, entraîne des effets hypocholestérolémiants additifs.
Lorsque la pravastatine a été administrée une heure avant ou quatre heures après la cholestyramine, ou une heure avant le colestipol et un repas standard, on n'a pas observé de diminution significative sur le plan clinique de la biodisponibilité ni de l'effet thérapeutique. L'administration concomitante a entraîné une réduction d'environ 40 à 50 % de l'ASC moyenne de la pravastatine (voir POSOLOGIE ET ADMINISTRATION – Traitement concomitant).
Gemfibrozil et acide nicotinique
Le gemfibrozil et l'acide nicotinique n'ont pas modifié de façon significative sur le plan statistique la biodisponibilité de la pravastatine. Toutefois, dans une étude clinique de taille restreinte, on a observé des élévations de la CK et des symptômes musculosquelettiques chez les patients traités par la pravastatine et le gemfibrozil en association.
Une myopathie, y compris une rhabdomyolyse, a été observée chez les patients recevant un traitement concomitant avec un inhibiteur de l'HMG-CoA réductase et des dérivés de l'acide fibrique et de la niacine, particulièrement chez les sujets qui présentaient déjà une insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS – Effets musculaires).
Autres traitements concomitants
Une myopathie grave, y compris une rhabdomyolyse, a été associée à l’utilisation des inhibiteurs de l’HMG-CoA réductase. Cette réaction survient plus fréquemment lorsque ces médicaments sont administrés conjointement avec des médicaments qui inhibent le système enzymatique cytochrome P450. Les données in vivo et in vitro tirées d'études ayant porté sur des inhibiteurs connus du cytochrome P450 3A4 indiquent que la pravastatine n'est pas métabolisée de façon significative sur le plan clinique par le cytochrome P450 3A4.
Digoxine
L'administration concomitante de digoxine et d'autres inhibiteurs de l'HMG-CoA réductase a été associée à une augmentation des concentrations de digoxine à l'état d'équilibre. Les effets possibles d'un traitement conjoint avec la digoxine et la pravastatine sodique ne sont pas connus. À titre de précaution, les patients traités par la digoxine devraient faire l'objet d'une surveillance étroite.
Antipyrine
L'antipyrine a été utilisée comme modèle pour les médicaments métabolisés par les enzymes hépatiques microsomales (système cytochrome P450). La pravastatine n'a pas influencé la pharmacocinétique de l'antipyrine.
Anticoagulants coumariniques
La pravastatine n'a pas exercé d'effet significatif sur le plan clinique sur le temps de prothrombine lorsqu'elle a été administrée dans une étude menée auprès de personnes âgées stabilisées par la warfarine.
Antiacides et cimétidine
Dans la plupart des cas, les antiacides (administrés une heure avant la pravastatine) ont réduit la biodisponibilité de la pravastatine, et la cimétidine, quant à elle, l'a augmentée. Ces changements n'ont pas été significatifs sur le plan statistique. La signification clinique de ces interactions n'est pas connue, mais est probablement minime d'après l'interaction observée avec les aliments (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacologie chez l'être humain).
On ne dispose pas de données concernant les interactions avec l'érythromycine (voir MISES EN GARDE ET PRÉCAUTIONS – Effets musculaires).
Même si aucune analyse spécifique des interactions médicamenteuses n'a été réalisée durant les études cliniques, aucune interaction médicamenteuse manifeste n'a été signalée lorsque la pravastatine sodique a été ajoutée à des diurétiques, à des antihypertenseurs, à des inhibiteurs de l'enzyme de conversion de l'angiotensine (ECA), à des bloqueurs des canaux calciques ou à de la nitroglycérine.
Propranolol
L'administration concomitante de propranolol et de pravastatine a réduit l'ASC des médicaments de 23 % et de 16 %, respectivement.
Cyclosporine
Plusieurs études montrent que la cyclosporine semble augmenter la concentration plasmatique de la pravastatine de plusieurs fois.
Dans une étude multicentrique, l'ASC de la pravastatine a été cinq fois plus élevée lors de l'administration concomitante avec la cyclosporine. Aucune accumulation de la pravastatine n'a été observée après l'administration de doses multiples (voir POSOLOGIE ET ADMINISTRATION et RÉFÉRENCES).
Macrolides
Les macrolides ont le potentiel d'augmenter l'exposition à la statine lorsque ces deux types de médicaments sont administrés en concomitance. En raison du risque accru de myopathie, la pravastatine doit être utilisée avec prudence chez les patients traités par un antibiotique de la famille des macrolides.
Effets du médicament sur les analyses de laboratoire
La pravastatine pourrait élever les concentrations de créatine phosphokinase et de transaminases. Cet effet devrait être pris en considération dans le diagnostic différentiel de la douleur thoracique chez les patients traités par la pravastatine.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Avant le traitement par ACT PRAVASTATIN, il faut prescrire aux patients un régime alimentaire hypocholestérolémiant standard au moins équivalent à celui du régime de l'Adult Treatment Panel III (régime TLC de l'ATP III), et ce régime doit être poursuivi pendant le traitement par ACT PRAVASTATIN. Dans les cas appropriés, il convient d'instaurer un programme de contrôle du poids et d'exercice physique.
Avant d'entreprendre le traitement par ACT PRAVASTATIN, on doit exclure les causes secondaires de l'augmentation des lipides plasmatiques et déterminer le profil lipidique du patient.
Dose recommandée et ajustement de la posologie
Hypercholestérolémie et coronaropathie
La dose de départ recommandée est de 20 mg une fois par jour au coucher. Chez les patients qui nécessitent une réduction importante du C-LDL, le traitement peut être amorcé avec la dose de 40 mg une fois par jour. La dose de 80 mg une fois par jour devrait être réservée aux patients qui ne réussissent pas à atteindre les valeurs cibles du traitement avec des doses inférieures. ACT PRAVASTATIN peut être pris avec ou sans nourriture (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE).
Chez les patients qui présentent une insuffisance rénale ou hépatique importante, la dose de départ recommandée est de 10 mg par jour.
Traitement concomitant
Certains patients pourraient avoir besoin d'un traitement associant plusieurs hypolipidémiants. Les interactions pharmacocinétiques observées lors de l'administration concomitante de pravastatine et d'acide nicotinique, de probucol ou de gemfibrozil n'ont pas influencé significativement sur le plan statistique la biodisponibilité de la pravastatine. L'administration concomitante de pravastatine et de fibrates devrait toutefois être évitée (voir MISES EN GARDE ET PRÉCAUTIONS – Effets musculaires).
Les effets du traitement hypolipidémiant de la pravastatine sodique sur le cholestérol total et le C-LDL sont additifs lorsque celui-ci est associé à une résine fixatrice des acides biliaires. Toutefois, lors de l'administration concomitante de pravastatine et d'une résine fixatrice des acides biliaires (p. ex. cholestyramine, colestipol), la pravastatine doit être administrée une heure ou plus avant et au moins quatre heures après la dose de résine, et non en même temps (voir INTERACTIONS MÉDICAMENTEUSES – Association avec d'autres régulateurs du métabolisme lipidique).
Chez les patients traités par la pravastatine et la cyclosporine, avec ou sans immunosuppresseurs concomitants, la dose initiale de pravastatine devrait être de 10 mg par jour, et devrait être augmentée avec prudence. La plupart des patients traités par cette association ont reçu une dose maximale de pravastatine de 20 mg/jour (Voir MISES EN GARDE ET PRÉCAUTIONS – INTERACTIONS MÉDICAMENTEUSES – Autres traitements concomitants, Cyclosporine).
La dose de pravastatine sodique doit être individualisée selon les valeurs initiales du C-LDL, du rapport CT/C-HDL et/ou des triglycérides, pour atteindre les valeurs lipidiques cibles recommandées à la dose la plus faible possible.
SURDOSAGE
Deux cas de surdosage ont été signalés avec la pravastatine; tous deux étaient asymptomatiques et n'étaient pas associés à des anomalies biochimiques.
Dans le cas d'un surdosage, un traitement symptomatique et de soutien devrait être instauré. Étant donné le peu d'expérience acquise à ce jour, on n'a pas encore établi de traitement précis en cas de surdosage. On ne sait pas si la pravastatine et ses métabolites peuvent être éliminés par hémodialyse.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
La pravastatine sodique appartient à une nouvelle classe d'hypolipidémiants, les inhibiteurs de l'HMG-CoA réductase (statines), lesquels réduisent la synthèse du cholestérol. Ces médicaments sont des inhibiteurs compétitifs de la 3-hydroxy-3-méthylglutaryl-coenzyme A (HMG-CoA) réductase, une enzyme qui catalyse la transformation de l'HMG-CoA réductase en mévalonate, qui constitue une étape limitante survenant au début de la synthèse du cholestérol. La pravastatine a été isolée à partir d'une souche de Penicillium citrinum. La substance médicamenteuse active se présente sous forme d'acide hydroxylé.
La pravastatine sodique exerce son effet hypolipidémiant de deux façons. D'abord, grâce à son inhibition réversible de l'HMG-CoA réductase, elle entraîne de modestes réductions du cholestérol intracellulaire, ce qui se traduit par une augmentation du nombre de récepteurs du LDL à la surface cellulaire et un catabolisme accru induit par les récepteurs et une meilleure clairance du LDL en circulation. De plus, la pravastatine inhibe la production de LDL en inhibant la synthèse des lipoprotéines de très faible densité (VLDL), qui sont des précurseurs des LDL.
Si vous croyez avoir pris une surdose du médicament, communiquez avec le centre antipoison de votre région.
Les investigations cliniques et épidémiologiques ont associé le risque de coronaropathie à des taux élevés de cholestérol total et de C-LDL, et à une diminution du taux de C-HDL. Ces anomalies du métabolisme des lipoprotéines sont considérées comme des facteurs importants contribuant à l’apparition de la maladie. D'autres facteurs, p. ex. les interactions entre les lipides/lipoprotéines et l'endothélium, les plaquettes et les macrophages, ont été mises en cause dans la survenue de l'athérosclérose et de ses complications.
Dans les études cliniques prospectives à long terme, le traitement efficace de l'hypercholestérolémie/des dyslipidémies a toujours été associé à une réduction du risque de coronaropathie.
On a montré que le traitement par la pravastatine sodique réduit le cholestérol total, le C-LDL et les apolipoprotéines B en circulation, qu'il réduit modérément le C-VLDL et les triglycérides, et qu'il augmente les taux de C-HDL et d'apolipoprotéines A. Les études cliniques suggèrent que l'effet de la pravastatine sodique sur la réduction des événements cliniques serait attribuable à la modification de la cholestérolémie et à certains mécanismes connexes.
La pravastatine possède une pharmacocinétique complexe.
Pharmacologie chez l'être humain
Chez des patients atteints d'hypercholestérolémie et des volontaires en bonne santé, le traitement par la pravastatine a réduit le cholestérol total, le C-LDL et les apolipoprotéines B, le C-VLDL et les triglycérides, tout en augmentant les taux de C-HDL et d'apolipoprotéines A. Le mode d'action de la pravastatine est complexe. L'inhibition de la synthèse et/ou de la production du VLDL qui survient entraîne une diminution de la formation du précurseur du LDL. La réduction du cholestérol dans les cellules hépatiques résultant de l'inhibition réversible et spécifique de l'HMG-CoA réductase provoque une augmentation du catabolisme des fractions IDL et LDL par l'augmentation de l'expression des récepteurs LDL à la surface des cellules hépatiques. Ces effets, combinés à d'autres effets métaboliques possibles inconnus, entraînent une diminution des taux sériques de cholestérol.
Pharmacocinétique
Absorption
La pravastatine sodique est administrée par voie orale sous sa forme active. Après l'ingestion, la pravastatine est rapidement absorbée, et les concentrations plasmatiques maximales sont atteintes après 1 à 1,5 heure. L'absorption moyenne de la pravastatine par voie orale, selon la dose radiomarquée du médicament retrouvée dans l'urine après l'administration par voie orale et intraveineuse, est de 34 %. La biodisponibilité absolue de la molécule mère est de 17 %. La réponse à la pravastatine sodique est comparable, que le médicament soit pris avec les repas ou une heure avant, même si la présence d'aliments dans les voies digestives provoque une réduction de la biodisponibilité générale.
Pourcentage de diminution du C-LDL
| Pravastatine | 10 mg 2 f.p.j. | 20 mg 2 f.p.j. |
| Avec les repas Avant les repas* | -25 % -26 % | -37 % -36 % |
*Administrée une heure ou plus avant les repas
Distribution
La pravastatine subit une importante extraction de premier passage dans le foie (ratio d'extraction hépatique évalué à 66 %), au niveau de son principal site d'action, et est excrétée dans la bile. Les concentrations plasmatiques du médicament sont donc probablement d'une valeur limitée pour ce qui est de prédire l'efficacité du médicament. Néanmoins, la mesure par chromatographie en phase gazeuse et spectrométrie de masse a révélé des concentrations plasmatiques de pravastatine proportionnelles à la dose pour l'aire sous la courbe (ASC) et les concentrations plasmatiques maximales et à l'état d'équilibre. L'ASC des concentrations plasmatiques en fonction du temps à l'état d'équilibre et les concentrations plasmatiques maximale (Cmax) et minimale (Cmin) n'ont révélé aucune accumulation du médicament après l'administration des comprimés de pravastatine à raison d’une ou deux fois par jour.
Métabolisme
La pravastatine est fortement métabolisée. Son principal métabolite est l'isomère 3α-hydroxy, qui possède entre le dixième et le quarantième de l'activité inhibitrice de la molécule mère contre l'HMG-CoA réductase.
Excrétion
La liaison de la pravastatine aux protéines est d'environ 50 %. La demi-vie d'élimination plasmatique de la pravastatine varie de 1,5 à 2 heures (2,5 à 3 heures chez les sujets atteints d'hypercholestérolémie). Approximativement 20 % de la dose orale radiomarquée est excrétée dans l'urine, et 70 %, dans les fèces.
Après l'administration par voie intraveineuse à des sujets en bonne santé, environ 47 % de la clairance totale du médicament survient par l'excrétion rénale de la pravastatine intacte, et à peu près 53 % du médicament est éliminé par des voies autres que rénales, c.-à-d. par excrétion biliaire et biotransformation.
Populations et états particuliers
Pédiatrie
Nous ne disposons que d'une expérience limitée concernant l'utilisation des statines chez les enfants (voir RÉFÉRENCES). Il n'existe à ce jour aucune donnée sur l'utilisation de la pravastatine chez ces sujets. Le traitement par la pravastatine n'est pas recommandé à ce stade chez les enfants.
Gériatrie
Les études portant sur l'administration de doses uniques de pravastatine à des hommes et des femmes âgées en bonne santé (65 à 78 ans) ont indiqué une augmentation de 30 à 50 % des concentrations plasmatiques du médicament.
Insuffisance rénale
Aucune étude n'a été menée auprès des personnes atteintes d'insuffisance rénale.
ENTREPOSAGE ET STABILITÉ
ACT PRAVASTATIN doit être conservé à la température ambiante (15 à 30 °C) et protégé de la lumière.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Formes posologiques
Comprimés ACT PRAVASTATIN à 10 mg : Comprimés de forme ronde, biconvexe et rectangulaire, de couleur rose à pêche, portant l’inscription « » d'un côté et « PV » sur « 10 » de l'autre.
Comprimés ACT PRAVASTATIN à 20 mg : Comprimés de forme ronde, biconvexe et rectangulaire, de couleur jaune, portant l’inscription « » d'un côté et « PV » sur « 20 » de l'autre.
Comprimés ACT PRAVASTATIN à 40 mg : Comprimés de forme ronde, biconvexe et rectangulaire, de couleur verte, portant l’inscription « » d'un côté et « PV » sur « 40 » de l'autre.
Composition
Chaque comprimé renferme 10 mg, 20 mg ou 40 mg de pravastatine sodique comme ingrédient actif, et les ingrédients non médicinaux suivants : cellulose microcristalline, colorant vert (40 mg seulement), croscarmellose sodique, lactose monohydraté, oxyde de fer rouge 30 (10 mg seulement), oxyde de fer jaune 10 (20 mg seulement), povidone, silicate d’aluminium et de magnésium, stéarate de magnésium, talc.
Conditionnement
Comprimés offerts en flacons en polyéthylène de haute densité de 100 et de 500, ainsi qu'en plaquettes alvéolées de papier d'aluminium de 10 comprimés (boîtes de 30).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : pravastatine sodique
Nom chimique : Sodium (3R,5R)-3,5-dihydroxy-7-[(1S,2S,6S,8S,8aR)-6-hydroxy-2-méthyl-8[[(2S)-2-méthylbutanoyl]oxy]-1,2,6,7,8,8a-hexahydronaphthalen-1-yl]heptanoate
Formule moléculaire : C23H35O7•Na
Masse moléculaire : 446,52 g/mol
Formule développée :
HO
O
O
H
CH2
OH
CO2-NA+
H
HO
H
Propriétés physicochimiques : La pravastatine est une poudre cristalline blanc ou blanc cassé, très soluble dans l'eau et le méthanol, soluble dans l'éthanol, légèrement soluble dans le n-octanol et presque insoluble dans l'acétonitrile, l'acétone, le chloroforme et l'éther.
ESSAIS CLINIQUES
Une étude de biodisponibilité comparative croisée avec inversion de traitement, portant sur l'administration d'une dose unique d’ACT PRAVASTATIN à 40 mg et de Pravachol® à 40 mg, a été réalisée auprès de 87 volontaires masculins en bonne santé et à jeun.
Le tableau qui suit dresse le résumé des résultats quant à la biodisponibilité
Tableau récapitulatif des données comparatives sur la biodisponibilité
Étude menée auprès de sujets à jeun (1 x 40 mg de pravastatine)
Comprimés de pravastatine sodique
1 x 40 mg
À partir des données enregistrées
Moyenne géométrique Moyenne arithmétique (% CV)
| Paramètre | Test† | Référence‡ | Rapport des moyennes géométriques (%)# | Intervalle de confiance# à 90% |
SSCT‡ (ng*h/ml) | 93,583 118,575 (68,9) | 103,011 122,112 (58,2) | 90,85 | 84,15-98,08 |
SSCI (ng*h/ml) | 98,205 122,347 (66,9) | 107,574 126,122 (56,7) | 91,29 | 84,85-98,22 |
| CMAX (ng/ml) | 40,700 52,131 (72,8) | 45,238 54,473 (67,0) | 89,97 | 82,31-98,33 |
| TMAX* (h) | 1,00 (0,50-3,50) | 1,00 (0,50-3,00) | ||
| T½** (h) | 2,60 (50,1) | 2,75 (40,8) |
* Valeurs exprimées sous forme de médiane (plage) uniquement
** Valeurs exprimées sous forme de moyenne arithmétique (% CV) uniquement
† ACT PRAVASTATIN (pravastatine sodique), comprimés de 40 mg, fabriqués par Actavis Pharma Company ‡ Pravachol® à 40 mg (Bristol-Myers Squibb Canada), acheté au Canada
# Selon les valeurs estimées pour la moyenne des moindres carrés
Hypercholestérolémie
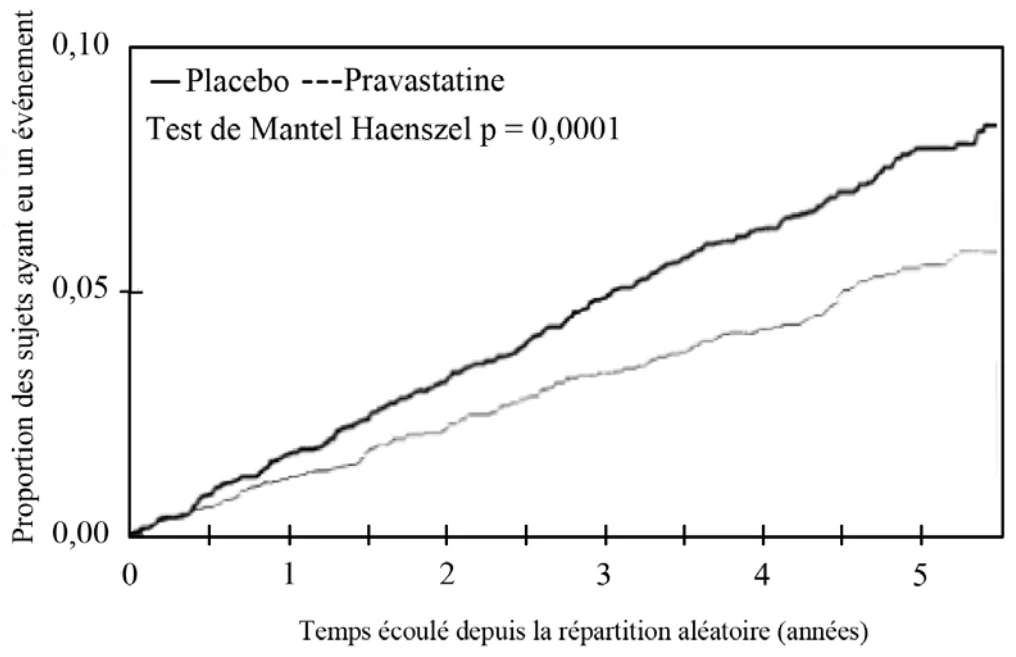
La pravastatine sodique réduit très efficacement le cholestérol total et le C-LDL chez les patients atteints d'hypercholestérolémie primaire. Une réponse marquée est observée après une semaine, et l'effet thérapeutique maximal survient généralement en l'espace de quatre semaines. La réponse se maintient durant des périodes de traitement prolongées. De plus, la pravastatine sodique réduit efficacement la progression de l'athérosclérose et le risque d'événements coronariens, la mortalité totale, la mortalité attribuable à une coronaropathie et l'incidence d'accidents vasculaires cérébraux chez les patients hypercholestérolémiques qui présentent une maladie cardiovasculaire athéroscléreuse. La pravastatine sodique est également efficace pour réduire le risque de décès attribuables à une coronaropathie (IM fatals ou morts subites) ainsi que les IM non fatals, et ce, sans augmenter la mortalité d'origine autre que cardiovasculaire, chez les patients hypercholestérolémiques qui ne présentent pas d'antécédents d'infarctus du myocarde. La réduction du risque est manifeste dans les 6 mois suivant le début du traitement (voir figure 1).
Des doses quotidiennes uniques de pravastatine sodique sont efficaces. Comme le montrent les tableaux ci-dessous, les réductions du cholestérol total et du C-LDL sont les mêmes, que la pravastatine sodique soit administrée en doses uniques ou divisées (2 f.p.j.). L'administration uniquotidienne en soirée semble être légèrement plus efficace que l'administration uniquotidienne en matinée, peut-être parce que le cholestérol hépatique est synthétisé principalement durant la nuit.
Le tableau suivant présente les résultats d'une étude comparative multicentrique à double insu sur la réponse au traitement, portant sur l'administration en mode parallèle de pravastatine et d'un placebo pendant 8 semaines.
Dose uniquotidienne p/r à dose biquotidienne*
| Pravastatine | n | CT | C-LDL | C-HDL | TG |
| 40 mg le matin | 41 | -23 % | -30 % | +4 % | -11 % |
| 40 mg le soir | 33 | -26 % | -33 % | +8 % | -24 % |
| 20 mg 2 f.p.j. | 44 | -27 % | -34 % | +8 % | -25 % |
* Les doses administrées en soirée l'ont été au moins 3 h après le repas du soir. Les doses administrées en matinée l'ont été au moins 1 h avant le déjeuner.
Les patients étaient atteints d'hypercholestérolémie primaire (71 % d'hypercholestérolémie familiale ou familiale combinée, 29 % d'hypercholestérolémie non familiale). Le taux initial moyen de C-LDL était de 6,34 mmol/l (245,4 mg/dl).
Dans une étude multicentrique à double insu menée auprès de patients atteints d'hypercholestérolémie primaire, la pravastatine sodique administrée en doses quotidiennes allant de 5 à 80 mg à plus de 1 100 patients a été comparée à un placebo. La pravastatine a réduit significativement le cholestérol total et le C-LDL, et a diminué les rapports CT/C-HDL et C-LDL/C-HDL. De plus, la pravastatine a légèrement augmenté le taux de C-HDL et diminué les concentrations de C-VLDL et de TG plasmatiques.
L'effet du traitement sur les lipides en fonction de la dose a été évalué dans deux études après 8 semaines de traitement par la pravastatine sodique administrée à raison d'une ou de deux fois par jour. Les résultats sont présentés dans les tableaux qui suivent.
Résultats du Traitement en Fonction de la Dose*
(administration uniquotidienne au coucher)
| Pravastatine | n | CT | C-LDL | C-HDL | TG |
| 5 mg/jour | 16 | -14 % | -19 % | +5 % | -14 % |
| 10 mg/jour | 18 | -16 % | -22 % | +7 % | -15 % |
| 20 mg/jour | 19 | -24 % | -32 % | +2 % | -11 % |
| 40 mg/jour | 18 | -25 % | -34 % | +12 % | -24 % |
* Patients atteints d'hypercholestérolémie primaire (28 % d'hypercholestérolémie familiale ou familiale combinée, 72 % d'hypercholestérolémie non familiale). Taux initial moyen de C-LDL = 5,68 mmol/l (219,6 mg/dl).
Résultats du Traitement en Fonction de la Dose *
(administration biquotidienne)
| Pravastatine | n | CT | C-LDL | C-HDL | TG |
| 5 mg 2 f.p.j. | 59 | -15 % | -20 % | +7 % | -14 % |
| 10 mg 2 f.p.j. | 53 | -18 % | -24 % | +6 % | -17 % |
| 20 mg 2 f.p.j. | 56 | -24 % | -31 % | +5 % | -17 % |
* Patients atteints d'hypercholestérolémie primaire (70 % d'hypercholestérolémie familiale ou familiale combinée, 30 % d'hypercholestérolémie non familiale). Taux initial moyen de C-LDL = 6,06 mmol/l (234,5 mg/dl).
La pravastatine sodique est également efficace lorsqu'elle est administrée en association avec une résine fixatrice des acides biliaires. Dans une étude ayant porté sur l'administration de pravastatine sodique seule ou en association avec la cholestyramine, on a observé des réductions marquées des concentrations de C-LDL. De plus, la pravastatine sodique a atténué l'augmentation des taux de TG observée avec la cholestyramine en monothérapie. (Les résultats du tableau qui suit devraient être interprétés en considérant que le taux d'observance des patients a été exceptionnellement élevé pour ce qui est du traitement par la résine fixatrice des acides biliaires [70 % des patients prenaient une dose de 20 ou de 24 g par jour].)
Comparaison avec la Cholestyramine*
| n | CT | C-LDL | C-HDL | TG | |
| Pravastatine | |||||
| 20 mg 2 f.p.j. | 49 | -24 % | -32 % | +6 % | -10 % |
| 40 mg 2 f.p.j. | 52 | -30 % | -39 % | +5 % | -15 % |
| Résine seule** | 41 | -22 % | -31 % | +2 % | +16 % |
| Association | |||||
20 mg 2 f.p.j. + résine | 49 | -38 % | -52 % | +5 % | -1 % |
* Patients atteints d'hypercholestérolémie primaire (68 % d'hypercholestérolémie familiale ou familiale combinée, 32 % d'hypercholestérolémie non familiale). Taux initial moyen de C-LDL = 6,09 mmol/l (235,3 mg/dl). ** La dose de résine utilisée dans cette étude était de 24 g.
Prévention primaire des événements coronariens
On a montré que la pravastatine sodique est efficace pour réduire le risque de décès attribuables à une coronaropathie et les IM non fatals chez les patients hypercholestérolémiques ne présentant pas d'antécédents d'infarctus du myocarde.
Dans l'étude WOS (West of Scotland Study), l'effet du traitement par la pravastatine sodique sur la coronaropathie fatale ou non a été évalué auprès de 6 595 patients. La population de patients était constituée d'hommes âgés de 45 à 64 ans, sans antécédents d'infarctus du myocarde, et présentant un taux de C-LDL se situant entre 4 et 6,7 mmol/l (156-254 mg/dl). Dans cette étude contrôlée par placebo, menée à double insu et avec répartition aléatoire, les patients ont reçu un traitement standard, comprenant des conseils nutritionnels et une dose quotidienne de 40 mg de pravastatine sodique (n = 3 302) ou un placebo (n = 3 293), pendant une durée médiane de 4,8 ans.
La pravastatine sodique a réduit significativement (31 %) le risque de mortalité d'origine coronarienne et d'IM non fatals (248 événements dans le groupe placebo [mortalité d'origine coronarienne = 44, IM non fatals = 204] vs 174 événements dans le groupe pravastatine sodique [mortalité d'origine coronarienne = 31, IM non fatals = 143], p = 0,0001). Comme le montre cette figure, l'écart entre les courbes d'événements pour ce paramètre apparaît après six mois de traitement. La réduction du risque observée a été comparable et significative pour l'ensemble des patients, peu importe le taux initial de C-LDL, avec une réduction du risque de 37 % pour un taux de C-LDL initial de 4-4,8 mmol/l (156-188 mg/dl) (p = 0,003), et de 27 % pour un taux de C-LDL initial de 4,9-6,7 mmol/l (189-254 mg/dl) (p = 0,03). Cette réduction a également été comparable et significative pour la totalité de la plage d'âge à l'étude, avec une réduction du risque de 40 % chez les patients de moins de 55 ans (p = 0,002) et une réduction du risque de 27 % chez ceux de 55 ans et plus (p = 0,009).
Figure 1. Décès par coronaropathie ou infarctus du myocarde d’issue non fatale
Les décès d'origine cardiovasculaire ont diminué de 32 % (73 vs 50, p = 0,03), et la mortalité totale, de 22 % (135 vs 106, p = 0,051). On n'a pas observé de différence significative sur le plan statistique entre les groupes de traitement pour ce qui est des décès attribuables à des causes autres que cardiovasculaires, y compris les décès attribuables au cancer. De plus, la pravastatine a réduit significativement le risque d'avoir à subir une intervention de revascularisation du myocarde (réduction de 37 % des pontages aorto-coronariens et des angioplasties coronariennes [80 vs 51 patients, p = 0,009] et réduction de 31 % des coronarographies [128 vs 90, p = 0,007]).
L'étude WOS excluait les femmes, les personnes âgées et la plupart des patients atteints d'hypercholestérolémie familiale (HF). On n’a pas déterminé dans quelle mesure les résultats de cette étude peuvent être extrapolés à ces sous-populations de patients hypercholestérolémiques.
- Chez la majorité des patients atteints d'HF hétérozygote, une association médicamenteuse est requise pour obtenir une réduction optimale des taux de cholestérol total et de C-LDL (voir RÉFÉRENCES), (Pour l'HF homozygote, voir MISES EN GARDE ET PRÉCAUTIONS – Hypercholestérolémie familiale homozygote).
- Comme l'étude WOS n'offre pas d'information concernant les sujets atteints d'hyperlipidémie familiale mixte, l'effet de la pravastatine sodique dans ce sous-groupe de patients dyslipidémiques à risque élevé n'a pas pu être évalué.
Prévention secondaire des événements cardiovasculaires
On a montré que la pravastatine sodique réduit efficacement le risque de mortalité totale, de décès d'origine coronarienne, d'événements coronariens récurrents (y compris d'infarctus du myocarde), la fréquence des accidents vasculaires cérébraux et des accidents ischémiques transitoires (AIT), le risque d'avoir à subir une intervention de revascularisation du myocarde et les hospitalisations chez les patients qui présentent des antécédents d'infarctus du myocarde ou d'angor instable.
L'étude LIPID (Long-Term Intervention with Pravastatin in Ischemic Disease) a évalué l'effet de la pravastatine sodique à 40 mg par jour chez 9 014 hommes et femmes dont les taux sériques de cholestérol étaient normaux ou élevés (cholestérol total initial = 155-271 mg/dl [4,0-7,0 mmol/l]; valeur médiane pour le cholestérol total : 218 mg/dl [5,66 mmol/l]; valeur médiane pour le C-LDL : 150 mg/dl [3,88 mmol/l]), et qui avaient subi un infarctus du myocarde ou qui avaient été hospitalisés en raison d'un angor instable au cours des 3 à 36 derniers mois. Les taux de triglycérides au départ variaient considérablement d'un patient à l'autre (≤ 443 mg/dl [5,0 mmol/l]), et l'admission des patients à l'étude n'était pas limitée par le taux initial de C-HDL. Au départ, 82 % des patients recevaient de l'aspirine, 47 % étaient traités par un bêta-bloquant, et 76 % recevaient un antihypertenseur. Les patients ont participé à cette étude multicentrique, à double insu et contrôlée par placebo pendant une durée moyenne de 5,6 ans (durée médiane = 5,9 ans).
Le traitement par la pravastatine sodique a réduit significativement le risque de décès d'origine coronarienne (24 %; p = 0,0004). Le risque d'événements coronariens (mortalité d'origine coronarienne ou IM non fatals) a été réduit de 24 % (p < 0,0001) chez les patients traités par la pravastatine sodique. Le risque d'IM fatals ou non a quant à lui diminué de 29 % (p < 0,0001). La pravastatine sodique a réduit autant la mortalité totale (23 %; p < 0,0001) que la mortalité d'origine cardiovasculaire (25 %; p < 0,0001). Le risque d'avoir à subir une intervention de revascularisation du myocarde (pontage aorto-coronarien ou angioplastie coronarienne transluminale percutanée) a chuté significativement (20 %; p < 0,0001) chez les sujets ayant reçu la pravastatine sodique. La pravastatine sodique a également diminué significativement le risque d'accidents vasculaires cérébraux (19 %; p = 0,0477). Le traitement par la pravastatine sodique a réduit significativement le nombre de jours d'hospitalisation pour un suivi équivalant à 100 années-personne (15 %; p < 0,001). L'effet de la pravastatine sodique sur la réduction des événements coronariens était constant, peu importe l'âge, le sexe et la présence ou l'absence de diabète. Chez les patients admis à l'étude qui présentaient des antécédents d'infarctus du myocarde, la pravastatine sodique a significativement réduit le risque de mortalité totale et d'IM fatals ou non (réduction du risque de mortalité totale = 21 %, p = 0,0016; réduction du risque d'IM fatals ou non = 25 %, p = 0,0008). Chez les patients admis à l'étude qui présentaient des antécédents d'hospitalisation en raison d'un angor instable, la pravastatine sodique a significativement réduit le risque de mortalité totale et d'IM fatals ou non (réduction du risque de mortalité totale = 26 %, p = 0,0035; réduction du risque d'IM fatals ou non = 37 %, p = 0,0003).
Dans l'étude CARE (Cholesterol and Recurrent Events), on a observé l'effet de la pravastatine sodique à 40 mg par jour sur la mortalité d'origine coronarienne et les IM non fatals chez 4 159 hommes et femmes présentant des taux sériques de cholestérol normaux (cholestérol total initial moyen = 209 mg/dl [5,4 mmol/l]), et ayant subi un infarctus du myocarde au cours des 3 à 20 mois précédents. Au départ, 83 % des patients étaient traités par de l'aspirine, 55 % avaient subi une angioplastie coronarienne transluminale percutanée ou un pontage aorto-coronarien, 40 % recevaient un bêtabloquant et 82 % étaient traités par un antihypertenseur. Les patients ont participé à cette étude à double insu, contrôlée par placebo, pendant une durée moyenne de 4,9 ans. Le traitement par la pravastatine sodique a réduit significativement le taux d'événements coronariens récurrents (mortalité d'origine coronarienne ou IM non fatals) (24 %; 274 patients ont subi un événement dans le groupe placebo [13,3 %] vs 212 dans le groupe pravastatine sodique [10,4 %], p = 0,003). La diminution du risque pour ce paramètre regroupé a été significative autant chez les hommes que chez les femmes; chez ces dernières, la réduction du risque a été de 43 % (p = 0,033). Le risque d'avoir à subir une intervention de revascularisation du myocarde (pontage aorto-coronarien ou angioplastie coronarienne transluminale percutanée) a chuté considérablement (27 %; p < 0,001) chez les patients traités par la pravastatine sodique, vs ceux ayant reçu le placebo (391 [19,6 %] vs 294 [14,2 %] patients). La pravastatine sodique a également réduit significativement le risque d'accident vasculaire cérébral (32 %; p = 0,032) ainsi que les accidents vasculaires cérébraux et les accidents ischémiques transitoires (AIT) regroupés (26 %) (124 [6,3 %] vs 93 [4,7 %] patients, p = 0,025).
Progression de la maladie athéroscléreuse
Dans deux études contrôlées (PLAC I et PLAC II) menées auprès de patients atteints d'hypercholestérolémie modérée et de maladie cardiovasculaire athéroscléreuse, la pravastatine a réduit efficacement la progression de l'athérosclérose selon l'angiographie quantitative et l'échographie en mode B. Cet effet pourrait être associé à une amélioration des paramètres coronariens (IM fatals ou non). Dans ces études à double insu d'une durée de 3 ans, toutefois, aucun effet n'a été observé sur la mortalité toutes causes confondues.
Dans l'étude PLAC I (Pravastatin Limitation of Atheroclerosis in the Coronary Arteries), une étude multicentrique, avec répartition aléatoire, contrôlée par placebo, d'une durée de 3 ans, menée auprès de 408 patients atteints d'hypercholestérolémie modérée (C-LDL initial allant de 3,37 à 4,92 mmol/l [130-190 mg/dl]) et de coronaropathie, le traitement par la pravastatine a réduit la progression du rétrécissement du diamètre de la lumière des artères coronaires, selon l'angiographie quantitative. Les analyses des événements cardiovasculaires cliniques ont révélé l'effet favorable du traitement par la pravastatine sur les événements qui sont survenus plus de 90 jours après la répartition aléatoire, ainsi que sur les événements à partir de la répartition aléatoire. On n'a toutefois pas observé d'amélioration pour ce qui est du paramètre de la mortalité totale. Dans l'étude PLAC II (Pravastatin Lipids and Atherosclerosis in the Carotid Arteries), une étude contrôlée par placebo d'une durée de 3 ans menée auprès de 151 patients atteints d'hypercholestérolémie modérée (C-LDL initial allant de 3,76 à 4,92 mmol/l [145-190 mg/dl]) ainsi que d'athérosclérose coronarienne et carotidienne, le traitement par la pravastatine a réduit significativement la progression de l'athérosclérose dans l'artère carotide commune, selon l'échographie en mode B. La progression de l'épaisseur de l'intima-média (ÉIM) moyenne-maximale, quant à elle, n'a pas été réduite. On a observé une diminution à la limite de la signification statistique de l'incidence des événements coronariens. Aucune modification quant à la mortalité totale n'a été signalée durant cette étude à double insu de 3 ans.
Greffe d'organe solide
Aucun cas de myopathie n'a été observé dans les études cliniques regroupant au total 100 patients ayant subi une greffe d'organe (76 greffes du cœur et 24 greffes de rein) et traités pendant deux ans par la pravastatine (10-40 mg) et la cyclosporine, et aussi avec d'autres immunosuppresseurs dans certains cas. De plus, aucun cas de myopathie n'a été signalé dans les études cliniques regroupant un petit nombre de patients traités par la pravastatine en association avec la niacine.
PHARMACOLOGIE DÉTAILLÉE
Inhibition de la synthèse du cholestérol sélective à l'égard des cellules/tissus
Les études in vitro ont montré que la pravastatine, un inhibiteur de l'HMG-CoA réductase hydrophile, est sélectif à l'égard des tissus, de telle sorte que l'activité inhibitrice est la plus élevée dans les tissus où la synthèse du cholestérol est la plus importante, comme le foie et l'iléon.
Dans des suspensions d'hépatocytes de rat fraîchement isolées et des hépatocytes de rat en culture depuis un jour, la pravastatine sodique a présenté une inhibition puissante de l'incorporation de l'acétate marquée au 14C dans le cholestérol. La pravastatine a inhibé la synthèse du cholestérol 400 fois moins dans des fibroblastes de tissus humains en culture que dans les hépatocytes.
L'accumulation de pravastatine marquée au 14C variait en fonction de la concentration et du temps dans les hépatocytes, et était à peine décelable dans les fibroblastes.
Dans des coupes biologiques effectuées chez des rats ayant reçu des doses orales de pravastatine sodique, la synthèse du cholestérol a été inhibée à plus de 90 % dans les coupes du foie et de l'iléon, et était considérablement plus faible ou indétectable dans les autres coupes biologiques, comme celles de la prostate, des testicules et des glandes surrénales.
Dans les cristallins de rats normaux, la pravastatine sodique a inhibé la synthèse du cholestérol 10 fois moins que dans le foie de ces mêmes animaux. L'inhibition de la synthèse des stérols dans la couche épithéliale du cristallin des souris et des lapins a été 400 et 1 500 fois inférieure à celle observée dans les hépatocytes de rats.
Spécificité en tant qu'inhibiteur de l'HMG-CoA réductase
L'incorporation dans les stérols du mévalonate marqué au 14C, le produit de l'HMG-CoA réductase, n'a pas été influencée dans les hépatocytes, les fibroblastes ou les cellules ovariennes de hamster chinois à des concentrations de pravastatine sodique au moins 20 fois supérieures à celles ayant inhibé l'incorporation de l'acétate marqué au 14C dans le cholestérol.
À des concentrations 500 fois supérieures à celles ayant inhibé l'incorporation de l'acétate dans le cholestérol, la pravastatine sodique n'a pas influencé le taux d'incorporation de l'acétate marqué au 14C dans les phospholipides des hépatocytes et la distribution de la substance radiomarquée dans les différentes classes de phospholipides. La pravastatine sodique n'a pas réduit le taux d'incorporation de l'acétate marqué au 14C dans les triglycérides. Ces résultats montrent que la pravastatine n'agit pas sur des étapes de la synthèse des stérols autres que celle de la synthèse du mévalonate, et qu'elle n'inhibe pas les enzymes requises pour la biosynthèse des deux autres principales classes de lipides.
L'activité inhibitrice de la pravastatine sur l'HMG-CoA réductase est 106 fois supérieure à celle de la pravastatine sur l'HMG-CoA lyase. Le site actif de cette enzyme, où agit comme un substrat l'HMG-CoA, ne reconnaît pas la pravastatine.
Pharmacologie générale
L'effet de la pravastatine sodique sur les principaux systèmes physiologiques et les tissus isolés, ses effets agonistes et antagonistes sur les principaux transmetteurs neurohumoraux et l'histamine, ses effets sur le comportement, le seuil convulsivant et les effets spécifiques sur les tissus et les activités ont été évalués chez les animaux et des préparations tissulaires in vitro. À l'exception d'une inhibition modérée de la sécrétion gastrique à la dose de 300 mg/kg chez les rats, la pravastatine sodique n'a eu aucun effet selon les résultats aux tests pharmacologiques réalisés, à des doses de 1 000 mg/kg chez certaines espèces.
Pharmacocinétique
Les études menées chez le rat, le chien et l'humain ont démontré que la biodisponibilité de la pravastatine sodique administrée par voie orale est faible, en raison de l'extraction hépatique de premier passage importante. Ainsi, la majorité de la dose orale de pravastatine sodique est acheminée directement au foie, le principal site de l'effet pharmacologique.
Une liaison relativement faible de la pravastatine aux protéines plasmatiques a été décelée chez le rat, le chien, le singe et l'humain. Les concentrations les plus élevées de pravastatine marquée au 14C ont été trouvées dans les organes excréteurs et le tractus gastro-intestinal chez des rats (n = 3-5), un chien et un singe. Des schémas métaboliques comparables et une excrétion fécale considérable ont été observés chez le rat, le chien, le singe et l'humain dans ces études.
Les chiens se démarquent des autres espèces testées, y compris de l'humain, en ce sens qu'ils présentent une exposition générale beaucoup plus importante à la pravastatine. Les données de pharmacocinétique d'une étude menée chez des chiens avec une dose de 1,1 mg/kg (dose comparable à une dose de 40 mg chez l'humain) ont révélé que l'élimination de la pravastatine est moins rapide chez le chien que chez l'homme. La biodisponibilité absolue est deux fois plus élevée chez le chien, comparativement à l'humain, et l'extraction rénale et hépatique de la pravastatine est évaluée à environ le dixième et la moitié, respectivement, de l'extraction rénale et hépatique chez l'humain. Lorsqu'on a comparé les concentrations de pravastatine dans le plasma ou le sérum chez le rat, le chien, le lapin, le singe et l'humain, l'exposition des chiens au médicament a été beaucoup plus élevée, selon la Cmax et l'ASC. L'ASC moyenne chez l'humain pour une dose thérapeutique de 40 mg est environ 100 fois inférieure à celle observée chez le chien à la dose sans effet de 12,5 mg/kg, et environ 180 fois inférieure à celle notée chez le chien à la dose de 25 mg/kg, dose au-delà de laquelle des hémorragies cérébrales risquent de survenir.
Transfert placentaire
De faibles taux de radioactivité ont été décelés chez les fœtus de rates ayant reçu par voie orale des doses radiomarquées de pravastatine sodique. La pravastatine sodique est également sécrétée dans le lait chez la rate.
TOXICOLOGIE
Toxicité aiguë
| Espèces | Sexe (n) | Voie d'administration | DL50 (mg/kg) |
| Souris | M (50) F (50) | orale | 10590 8939 |
| Souris | M (50) F (50) | i.v. | 2114 2011 |
| Souris | M (50) F (50) | s.c. | 2975 3667 |
| Rats | M (20) F (20) | orale | > 12 000 > 12 000 |
| Rats | M (50) F (50) | i.v. | 443 440 |
| Rats | M (50) F (50) | s.c. | 3172 4455 |
| Chiens | M (4) | orale | > 800 |
Les signes de toxicité chez la souris comprenaient : diminution de l'activité, respiration irrégulière, ptosis, larmoiements, selles liquides, diarrhée, fourrure de l'abdomen teintée d'urine, ataxie, reptation, perte du réflexe de redressement, hypothermie, incontinence urinaire, horripilation, convulsions et prostration.
Les signes de toxicité chez le rat comprenaient : selles liquides, diarrhée, diminution de l'activité, respiration irrégulière, démarche en canard, ataxie, perte du réflexe de redressement et perte de poids.
Toxicité subaiguë et chronique
L'ensemble des effets toxiques produits par la pravastatine chez la souris, le rat, le lapin, le chien et le singe était prévisible en raison de l'amplitude des doses administrées et de la forte activité inhibitrice de la pravastatine vis-à-vis de l'HMG-CoA réductase; ces effets sont énumérés dans le tableau suivant.
Organes cibles évalués dans les études chez l'animal
| Organe | Souris | Rat | Lapin | Chien | Singe |
Foie, effet néoplasique Foie, effet non néoplasique Rein Muscles squelettiques Cerveau |
- - - | + +
- |
- | - - -
|
- - |
+ = Organe touché d'une façon quelconque par le traitement médicamenteux
- = Aucun effet observé sur cet organe chez les animaux de cette espèce
En fonction de la dose en mg/kg, le lapin semble être plus sensible aux effets néphrotoxiques de la pravastatine sodique que le singe, la seule autre espèce ayant affiché une toxicité rénale. Chez le lapin, une insuffisance rénale et des effets hépatiques ont été observés à des doses ≥ 25 mg/kg/jour. Chez le singe, une hépatotoxicité et une néphrotoxicité sont survenues à des doses de 100 mg/kg/jour. La dose à partir de laquelle une toxicité rénale a été observée chez le lapin est 31 fois supérieure à la dose maximale recommandée chez l'humain
Effets défavorables importants
| Pravastatine | ||
Dose minimale toxique (mg/kg/jour) | Dose sans effet (mg/kg/jour) | |
Souris Nécrose de cellules hépatiques isolées Élévation des transaminases sériques | 40 20 | 20 10 |
Rat Tumeurs hépatiques Foyers d'altérations hépatocellulaires Élévation des transaminases sériques Myolyse des muscles squelettiques | 100 30 100 400 | 40 12 50 250 |
Lapin Décès Nécrose hépatocellulaire Dégénérescence des tubules rénaux Myolyse des muscles squelettiques Élévation des transaminases sériques | 400 100 25 100 100 | 100 25 6,25 25 25 |
Chien Décès Hémorragie cérébrale | 25 25 | 12,5 12,5 |
Singe Décès Nécrose hépatocellulaire Dégénérescence des tubules rénaux Élévation des transaminases sériques | 200 100 100 100 | 100 50 50 50 |
Certaines observations intéressantes ont été tirées de ces études, dont les divers degrés d'hépatotoxicité chez l'ensemble des espèces évaluées, la toxicité rénale chez le lapin et le singe, les lésions musculosquelettiques chez le lapin, les symptômes du SNC et la mortalité consécutive à une hémorragie cérébrale chez le chien, l'incidence accrue de lésions hépatiques et des signes d'hépatocarcinome (à la dose de 100 mg/kg dans ce dernier cas) chez le rat après deux ans de traitement. Dans tous les cas, ces modifications sont survenues uniquement à des doses quotidiennes de 20 mg/kg ou plus (plus de 25 fois la dose maximale recommandée chez l'humain).
Les résultats concernant la toxicité chronique chez le chien sont présentés ci-après.
| Espèce, souche | Sexe | n/dose | Dose (mg/kg/j) | Voie d'administration | Durée | Effets | |
| Toxicité subaiguë | |||||||
| Chien beagle | M F | 3 3 | 0, 12,5, 50 ou 200 | Orale (capsule) | 5 semaines | 200 mg/kg : un chien est mort et 4 ont été sacrifiés aux jours 11 à 22 après avoir manifesté : signes d'ataxie et/ou convulsions, salivation, incontinence urinaire et/ou défécation. Ecchymoses (foyers d'hémorragie) au cerveau. | |
| Chien beagle | M F | 6 6 | 0 ou 100 (2M, 2F – témoins) (4M, 4F – traités) | Orale (capsule) | 13 semaines | 100 mg/kg : Un décès (F) au jour 42, précédé par une diminution marquée de l'activité, une salivation importante et des vomissements. Hémorragie (diapédèse) et dégénérescence des cellules endothéliales chez une F et la F décédée. | |
| Toxicité chronique | |||||||
| Chien beagle | M F | 4M, 4F aux doses de 12,5 et 25, 6M, 6F aux doses de 0, 50 et 100 | 0, 12,5, 25, 50 ou 100 | Orale (capsule) | 2 ans | 25 mg/kg : 2 F sacrifiées aux semaines 60 et 61. Une F présentait des lésions compatibles avec une coagulopathie idiopathique. L'autre présentait des signes cliniques de toxicité du SNC avant le sacrifice, et une lésion cérébrale1. 50 mg/kg : Tous les chiens ont manifesté des signes cliniques de toxicité du SNC; 5/6 chiens présentaient des lésions cérébrales1. 100 mg/kg : 3 M et 5 F décédés ou sacrifiés entre les semaines 2 et 24. 1 M décédé à la semaine 76. Tous les chiens ont présenté des signes cliniques de toxicité du SNC avant le décès/sacrifice. 9/9 chiens présentaient des lésions cérébrales. | |
1 Les lésions cérébrales (principalement au niveau des lobes piriformes) étaient caractérisées par des hémorragies vénulaires et capillaires périvasculaires discrètes à foyers multiples. Dans les cas plus graves, on a observé une augmentation du nombre de foyers d'hémorragies périvasculaires et une dégénérescence précoce associée des neutrophiles comprenant une vacuolisation, un œdème et une infiltration neutrophile légère. Les événements vasculaires importants n'ont pas été inclus. Aucune modification de l'endothélium vasculaire n'a été observée, selon les études par microscopie électronique et photonique.
Toxicité chronique (suite)
Chez le chien, la pravastatine sodique a été toxique à des doses élevées et a causé une hémorragie cérébrale avec des signes cliniques de toxicité aiguë au niveau du SNC (p. ex. ataxie, convulsions). Le lien entre la dose et l'effet toxique a été clairement établi pour ce qui est de l'incidence de la toxicité au niveau du SNC. Chez le chien, la dose au-delà de laquelle survenait une toxicité au niveau du SNC était de 25 mg/kg. Chez le chien, l'exposition générale élevée à des doses orales de pravastatine (voir PHARMACOLOGIE DÉTAILLÉE) pourrait être liée à la plus grande biodisponibilité et à l'élimination moins rapide de la pravastatine, et pourrait jouer un rôle important dans l'apparition des lésions au niveau du SNC.
Des hémorragies cérébrales n'ont été observées chez aucune autre espèce de laboratoire à ce jour, et la toxicité au niveau du SNC chez le chien pourrait être propre à cette espèce.
Reproduction et tératologie
Mise à part une légère toxicité chez la mère, chez le lapin à la dose de 50 mg/kg, et chez le rat à la dose de 1 000 mg/kg, aucune observation n'a été liée au traitement.
Chez le lapin et le rat, à des doses supérieures à 60 et 600 fois respectivement la dose maximale recommandée chez l'humain, la pravastatine sodique a exercé des effets indésirables sur la reproduction chez les rats de la génération F1, et n'a entraîné aucune anomalie fœtale ou anatomique chez les lapins de la génération F1 et les rats de la génération F2.
Carcinogenèse et mutagenèse
Chez la souris et le rat, la pravastatine sodique ne s'est pas révélée carcinogène après 21 mois de traitement par des doses orales environ 12 et 25 fois supérieures à la dose maximale recommandée chez l'humain, respectivement (c.-à-d. 20 mg/kg/jour et 40 mg/kg/jour). Après 86 et 104 semaines de traitement chez la souris et le rat, respectivement, avec des doses orales environ 60 fois supérieures à la dose maximale recommandée chez l'humain (c.-à-d. 100 mg/kg/jour), on a observé des augmentations significatives sur le plan statistique de l'incidence des carcinomes hépatocellulaires chez les rats mâles seulement.
Dans les épreuves de mutagenèse in vivo avec des doses intrapéritonéales allant jusqu'à 1 400 mg/kg et dans les épreuves de mutagenèse in vitro à des concentrations allant jusqu'à 10 000 µg/ml ou boîte, la pravastatine sodique ne s'est pas révélée mutagène.
La pravastatine s'est avérée non génotoxique.
RÉFÉRENCES
- 1.
Brown W.V., Goldberg I.J., Ginsberg H.N.
Treatment of Common Lipoprotein Disorders
Prog Cardiovasc Dis 27 (1): 1-20, 1984
- 2.
Byington R.P., Jukema J.W., Salonen J.T., Pitt B., Bruschke A.V., Hoen H., Furberg
C.D., Mancini J.
Reduction in cardiovascular events during pravastatin therapy. Pooled analysis of clinical events of the pravastatin atherosclerosis intervention program.
Circulation 92: 2419 - 2425, 1995
- 3.
Crouse J.R., et al.
Pravastatin, Lipids and Atherosclerosis in the Carotid Arteries (PLAC II) Am J Cardiol 75: 455 - 459,1995
- 4.
Crouse J.R., Byington R.P., Bond M.G., Espeland M.A., Sprinkle J.W., McGovern M.,
Furberg C.D.
Pravastatin, Lipids and Atherosclerosis in the Carotid Arteries: Design Features of a Clinical Trial with Carotid Atherosclerosis Outcome
Controlled Clinical Trials 13: 495 - 506, 1992
- 5.
Decoulx E, Millaire A., DeGroote P., Mahieux G., Ducloux G.
Rhabdomyolysis Due to Pravastatin and Type I Macrocreatine Kinase Ann. Cardiol. Angeiol. 42 (5): 267 - 269, 1993
- 6.
Dobs A.S., Sarma P.S., Schteingart D.
Long-Term Endocrine Function in Hypercholesterolemic Patients Treated With Pravastatin, a New 3-Hydroxy-3-Methylglutaryl Coenzyme A Reductase Inhibitor Metabolism 42: 1146 - 1152, 1993
- 7.
East C, Bilheimer DW, Grundy SM.
Combination Drug Therapy for Familial Combined Hyperlipidemia Ann Int. Med 109 (1): 25 - 32, 1988
- 8.
Edelman S., Witztum J.L. Hyperkalemia during treatment with HMG-CoA reductase inhibitor
New Eng J Med 320: 1219, 1989
- 9.
Endo A.
Compactin (ML-236B) and Related Compounds as Potential Cholesterol-Lowering Agents that Inhibit HMG-CoA Reductase
J Med Chem 28(4): 401-405, 1985
- 10.
Eptastatin Sodium
Drugs Future 12 (5): 437 - 442, 1987
- 11.
Folkers K., Langsjoen P., Willis R., Richardson P., Xia L.J., Ye C.Q., Tamagawa H.
Lovastatin decreases coenzyme Q levels in humans.
Proc. nat. Acad. Sci. 87 (22): 8931 - 8934, 1990
- 12.
Furberg C.D., et al.
Pravastatin, Lipids and Major Coronary Events
Am J Cardiol 73: 1133 - 1134, 1994
- 13.
Ghirlanda G., Oradei A., Manto A., Lippa S., Liccioli L., et al.
Evidence of Plasma CoQ10 Lowering Effect by HMG CoA Reductase Inhibitor. Double- Blind Placebo Control Study
J Clin Pharmacol 33: 226 - 229, 1993
- 14.
Goto Y.
The Profile of an HMG-CoA Reductase Inhibitor, CS-514 (SQ 31,000) In: Drugs Affecting Lipid Metabolism; R. Paoletti, et al. (eds)
Springer-Verlag Berlin Heidelberg, pp 247 - 250, 1987
- 15.
Grundy S.M.
HMG-CoA Reductase Inhibitor for Treatment of Hypercholesterolemia New Eng J Med 319 (1): 24 - 33, 1988
- 16.
Halkin A.
HMG-CoA Reductase Inhibitor-Induced Impotence
Ann Pharmacother 30: 192, 1996
- 17.
Hoeg J.M., Brewer H.B.
3-Hydroxy-3-Methylglutaryl-Coenzyme A Reductase Inhibitors in the Treatment of Hypercholesterolemia
JAMA 258 (24): 3532 - 3536, 1987
- 18.
Hunninghake D.B., Stein E.A., Mellies M.J.
Effects of One Year Treatment with Pravastatin, an HMG-CoA Reductase Inhibitor, on Lipoprotein a
J Clin Pharmacol 33: 574 - 580, 1993
- 19.
Hunninghake D.B., Goldberg A.C., Insull W., Juo P., Mellies M., Pan H.Y.
Pravastatin: A Tissue-Selective Once Daily HMG-CoA Reductase Inhibitor in the Treatment of Primary Hypercholesterolemia
J Am Coll Cardiol 11 (2) (Suppl. A): 8A, 1988
- 20.
Illingworth D.R. Drug Therapy in Heterozygous Familial Hypercholesterolemia Am. J.
Cardiol. 1993; 72: 54D - 58D
- 21.
Kazumi T., Yoshino G., Kasama T., Iwatani I., Iwai M., Morita S., Baba S.
Effects of CS-514, a New Inhibitor of HMG-CoA Reductase, on Plasma Lipids, Lipoproteins and Apoproteins in Patients with Primary Hypercholesterolemia Horm Metabol Res 18: 654 - 655, 1986
- 22.
Kliem V., Wanner C., Eisenhauer T., Obricht C.J., Doll R., Boddaert M., O'Grady P.,
Krekler M., Mangold B., Christians U.
Comparison of pravastatin and lovastatin in renal transplant patients receiving cyclosporin.
Transplant Proc. 28(6): 3126 - 3128, 1996
- 23.
Lipid Research Clinics Coronary Primary Prevention Trial Results: I. Reduction in
Incidence of Coronary Heart Disease. II. The Relationship of Reduction in Incidence of Coronary Heart Disease to Cholesterol Lowering
JAMA 251: 351 - 374, 1984
- 24.
Mabuchi H., Takeda R.
Inhibitors of 3-Hydroxy-3-Methylglutaryl Coenzyme A Reductase: Compactin and its Analogues
Dans : Pharmacological Control of Hyperlipidemia: Proceedings of an International Telesymposium on Hyperlipidaemia. J.R. Prous Science Publishers; Barcelona, Spain, pp 251 - 266, 1986
- 25.
Mabuchi H., Kamon N., Fujita H., Michishita I., Takeda M., Kojinami K., Hoh H.,
Wakasugi T., Takeda R.
Effects of CS-514 on Serum Lipoprotein Lipid and Apolipoprotein Levels in Patients with Familial Hypercholesterolemia
Metabolism 36 (5): 475 - 479,1987
- 26.
Mabuchi H., Kamon N., Fujita H., Michishita I., Takeda M., Kajinami K., Itoh H.,
Wakasugi T., Takeda R.
Long-Term Effects of CS-514 on Serum Lipoprotein Lipid and Apolipoprotein Levels in Patients with Familial Hypercholesterolemia
Dans : Drugs Affecting Lipid Metabolism; R. Paoletti, et al. (eds) Springer-Verlag Berling Heidelberg, pp 261 - 268, 1987
- 27.
Mabuchi H., Fujita H., Michishita I., et al.
Effects of CS-514 (eptastatin), an Inhibitor of 3-Hydroxy-3-Methylglutaryl-Coenzyme A-(HMG-CoA) Reductase, on Serum Lipid and Apolipoprotein Levels in Heterozygous Familial Hypercholesterolemia Patients Treated by Low Density Lipoprotein (LDL)- Apheresise Atherosclerosis 72: 183 - 188, 1988
- 28.
Mellies M.J., DeVault A.R., Kassler-Taub K., McGovern M.E., Pan H.Y.
Pravastatin Experience in Elderly and Non-Elderly Patients Atherosclerosis 101: 97 - 110, 1993
- 29.
Mishkel M.
Drug Treatment of Hypercholesterolemia
Drug Protocol 3 (1): 9 - 17, 1988
- 30.
Nakaya N., Homma Y., Tamachi H., Goto Y.
The Effect of CS-514, an Inhibitor of HMG-CoA Reductase, on Serum Lipids on Healthy Volunteers
Atherosclerosis 61: 125-128, 1986
- 31.
Nakaya N., Homma Y., Tamachi H., Shigematsu H., Hata Y., Goto Y.
The Effect of CS-514 on Serum Lipids and Apolipoproteins in Hypercholesterolemic Subjects JAMA 257 (22): 3088-3093, 1987
- 32.
Nakaya N. et Goto Y.
Effect of CS-514 on Hypercholesterolemic Patients
Dans : Drugs Affecting Lipid Metabolism; R. Poaletti, et al. (eds) Springer-Verlag Berlin Heidelberg, pp 274-277, 1987
- 33.
Pan H.Y., Willard D.A., Funke P.T., McKinstry D.
The Clinical Pharmacology of SQ 31,000 (CS-514) in Healthy Subjects Dans : Drugs Affecting Lipid Metabolism; R. Paoletti, et al. (eds) Springer-Verlag Berlin Heidelberg, pp 255-259, 1987
- 34.
Perault M.C., Ladouch-Bures L., Dejean C., Delauney C., Pouget Abadie J.F., Vandel B.
Rhabdomyolyse associée à la prise de pravastatine (Vasten)
Thérapie 48: 483-501, 1993
- 35.
Saku K., et al.
Long-Term Effects of CS-514 (HMG-CoA Reductase Inhibitor) on Serum Lipids, Lipoproteins, and Apolipoproteins in Patients with Hypercholesterolemia Curr Ther Res 42 (3): 491-500, 1987
- 36.
Saito Y., Goto Y., Nakaya N., et al.
Dose-Dependent Hypolipidemic Effect of an Inhibitor of HMG-CoA Reductase, Pravastatin (CS-514) in Hypercholesterolemic Subjects. A Double-Blind Test Atherosclerosis 7: 205-211, 1988
- 37.
Scanu A.M.
Lipoprotein(a) as a Cardiovascular Risk Factor
Trends Cardiovasc Med 1: 294-299, 1991
- 38.
Shephard J., Cobbe S.M., Ford I., Isles C.G., Lorimer A.R., Macfarlane P.W., McKillop
J.H., Packard C.J.
Prevention of Coronary Heart Disease Using Pravastatin in Hypercholestrolemic Men NEJM 333(20): 1301-1307, 1995
- 39.
Smith G.D., Song F., Sheldon T.A.
Cholesterol Lowering and Mortality: The Importance of Considering Initial Level of Risk Br Med J 306: 1367-1371, 1993
- 40.
Stein E.A.
Treatment of Familial Hypercholesterolemia with Drugs in Children Arteriosclerosis Suppl. I, 9: I-145 - I-151, 1989
- 41.
Tobert J.A.
New Developments in Lipid Lowering Therapy: The Role of Inhibitors of Hydroxymethylglutaryl-Coenzyme A Reductase
Circulation 76 (3):534-538,1987
- 42.
Tsujita Y., Kuroda M., Shimada Y., Tanzawa K., Arai M., Kaneko I., Tanaka M.,
Masuda
H., Tarumi C., Watanabe Y., Fujii S.
CS-514, a Competitive Inhibitor of 3-Hydroxy-3-Methylglutaryl Coenzyme A Reductase: Tissue-Selective Inhibition of Sterol Synthesis and Hypolipidemic Effect on Various Animal Species
Biochim Biophys Acta 877: 50-60, 1986
- 43.
The West of Scotland Coronary Prevention Study Group
A Coronary Primary Prevention Study of Scottish Men Aged 45-55 Years: Trial Design J Clin Epidemiol 45, No. 8, 849-860, 1992
- 44.
The WOSCOPS Study Group
Screening Experience and Baseline Characteristics in the West of Scotland Coronary Prevention Study
Am J Cardiol 76: 485-491, 1995
- 45.
Yamamoto A., Yokoyama S., Yamamura T.
Combined Drug Treatment and Plasmapheresis for Familial Hypercholesterolemia Dans : Pharmacological Control of Hyperlipidemia: Proceedings of an International Telesymposium on Hyperlipidaemia. J.R. Prous Science Publishers; Barcelona, Spain, pp 333-342, 1986
- 46.
Yamamoto A., Yokoyama S., Yamamura T.
Intensive Drug Treatment for Familial Hypercholesterolemia
Dans : Drugs Affecting Lipid Metabolism; R. Paoletti, et al. (eds) Springer-Verlag Berlin Heidelberg, pp 269-273, 1987
- 47.
Yoshimura N., Takahiro O., et al.
The Effects of Pravastatin on Hyperlipidemia in Renal Transplant Recipients Transplantation 53: 94-99, 1992
- 48.
Yoshino G., Kazumi T., Iwai M., Kasama T., Iwatani I., Matsuba K., Inui A., Venoyama
R., Yokono K., Otsuki M., Baba S.
CS-514 Suppresses Plasma Triglyceride in Hypertriglyceridemic Subjects Without Modifiying a Lipoptrotein Structural Model
Horm Metabol Res 19: 513-514, 1987
- 49.
Yoshino G., Kazumi T., Iwai M., Iwatani I., Matsuba K., Kasama T., Matsushita M.,
Otsuki M., Baba S.
Effects of CS-514 on Plasma Lipids and Lipoprotein Composition in Hypercholesterolemic Subjects
Atherosclerosis 71: 95-101, 1986
- 50. Monographie de PravacholMC (Bristol-Myers Squibb Canada), no de contrôle de la présentation : 200020 date de révision : 20 mars 2017.