


Monographie de produit - Afinitor (Novartis Pharmaceuticals Canada, 5 mg, ..., 3 mg)
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
7 Mises en garde et précautions, Sensibilisation aux rayonnements
et rappel de la radiothérapie
2021-05
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 5
1 INDICATIONS .............................................................................................................. 5
1.1 Enfants ...................................................................................................................... 6
1.2 Personnes âgées ....................................................................................................... 7
2 CONTRE-INDICATIONS ................................................................................................ 7
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES......................... 8
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 9
4.1 Considérations posologiques .................................................................................... 9
4.2 Posologie recommandée et ajustement posologique ............................................. 10
4.3 Reconstitution ......................................................................................................... 20
4.4 Administration ........................................................................................................ 20
4.5 Dose omise .............................................................................................................. 22
5 SURDOSAGE ............................................................................................................. 22
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .......... 22
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 23
7.1 Populations particulières ........................................................................................ 29
7.1.1 Femmes enceintes ............................................................................................ 29
7.1.2 Femmes qui allaitent .......................................................................................... 30
7.1.3 Enfants .............................................................................................................. 30
7.1.4 Personnes âgées ............................................................................................... 31
8 EFFETS INDÉSIRABLES ............................................................................................... 32
8.1 Aperçu des effets indésirables ................................................................................ 32 8.2 Effets indésirables observés dans les études cliniques .......................................... 35
8.3 Effets indésirables peu courants observés au cours des études cliniques ............. 47
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ........................................................................................... 52
8.5 Effets indésirables observés après la mise en marché ........................................... 59
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 59
9.2 Aperçu des interactions médicamenteuses............................................................ 59
9.4 Interactions médicament-médicament .................................................................. 60
9.5 Interactions médicament-aliment .......................................................................... 64
9.6 Interactions médicament-plante médicinale ......................................................... 64
9.7 Interactions médicament-examens de laboratoire ................................................ 64
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 65
10.1 Mode d’action ................................................................................................... 65
10.2 Pharmacodynamie ............................................................................................ 65
10.3 Pharmacocinétique ........................................................................................... 66
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 68
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 68
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 69
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 69
14 ÉTUDES CLINIQUES ................................................................................................... 70
14.1 Études cliniques par indication ......................................................................... 70
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif ................ 70
Tumeurs neuroendocrines pancréatiques (TNEP) .............. 7Error! Bookmark not defined.
Tumeurs neuroendocrines non fonctionnelles du tube digestif ou du poumon au stade avancé ............................................................................................................................... 79
Néphrocarcinome métastatique ........................................... Error! Bookmark not defined.
Angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville ... Error! Bookmark not defined.
ASCG associé à la sclérose tubéreuse de Bourneville ........... Error! Bookmark not defined.
Crises épileptiques associées à la sclérose tubéreuse de Bourneville Error! Bookmark not defined.
14.3 Études de biodisponibilité comparatives ........................................................ 104 15 MICROBIOLOGIE ...................................................................................................... 106
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 106
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 109
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 127
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
AFINITORMD (évérolimus) est indiqué :
- chez les femmes ménopausées dans le traitement du cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, en association avec l’exémestane à la suite d’une récidive ou d’une progression de la maladie après un traitement par le létrozole ou l’anastrozole.
L’efficacité d’AFINITOR dans le traitement du cancer du sein avancé se fonde sur la démonstration d’un avantage sur le plan de la survie sans progression (SSP). Un bienfait clinique, telle la prolongation de la survie globale ou l’amélioration de la qualité de vie, n'a pas été mis en évidence (voir 14 ÉTUDES CLINIQUES).
- dans le traitement des tumeurs neuroendocrines pancréatiques (TNEP) bien ou modérément différenciées, non résécables, localement avancées ou métastatiques ayant évolué au cours des 12 derniers mois.
L’efficacité d’AFINITOR dans le traitement des TNEP se fonde sur la survie sans progression (SSP) démontrée dans le cadre d’une étude de phase III contrôlée par placebo menée chez des patients dont la progression de la maladie avait été documentée au cours des 12 mois ayant précédé la répartition aléatoire. On n’a relevé aucune preuve de bienfait sur le plan de la survie globale, et la qualité de vie n’a pas été évaluée (voir 14 ÉTUDES CLINIQUES).
- dans le traitement des tumeurs neuroendocrines (TNE) non fonctionnelles du tube digestif ou du poumon, bien différenciées, non résécables, localement avancées ou métastatiques, chez l’adulte dont la maladie a évolué.
L’efficacité d’AFINITOR dans le traitement des TNE du tube digestif ou du poumon se fonde sur la survie sans progression (SSP) démontrée dans le cadre d’une étude de phase III contrôlée par placebo menée chez des patients dont la maladie avait progressé au cours des 6 mois ayant précédé la répartition aléatoire. Un bienfait sur le plan de la survie globale ou une amélioration de la qualité de vie n’ont pas été mis en évidence. Les analyses de sous-groupes ont laissé entendre que les patients ayant un meilleur pronostic ont moins bénéficié du traitement par AFINITOR (voir 14 ÉTUDES CLINIQUES).
L’emploi d’AFINITOR en association avec un analogue de la somatostatine n’est pas indiqué pour le traitement des patients porteurs de tumeurs neuroendocrines du tube digestif ou du poumon.
AFINITOR n’est pas indiqué dans le traitement des tumeurs carcinoïdes fonctionnelles (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ÉTUDES CLINIQUES).
- pour le traitement du néphrocarcinome métastatique à cellules claires après l’échec du traitement initial par les inhibiteurs de la tyrosine kinase du récepteur du facteur de croissance vasculaire endothélial (VEGF), soit le sunitinib ou le sorafénib.
L’efficacité d’AFINITOR se fonde sur la SSP. On n’a relevé aucune prolongation de la survie globale ni différence sur le plan de la qualité de vie entre les patients recevant AFINITOR et les sujets sous placebo durant l’étude déterminante de phase III (voir 14 ÉTUDES CLINIQUES).
dans le traitement de l’angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville
(STB), chez les patients adultes (18 ans et plus) qui ne requièrent pas une intervention chirurgicale immédiate.
L’efficacité d’AFINITOR dans le traitement de l’angiomyolipome rénal repose sur les données d’une analyse des réponses objectives obtenues chez des patients traités pendant une période médiane de 8,3 mois au cours de l’étude clinique de base de phase III contrôlée par placebo (voir 14 ÉTUDES CLINIQUES).
L'emploi d'AFINITOR et d’AFINITOR DISPERZ est indiqué :
- dans le traitement de l'astrocytome sous-épendymaire à cellules géantes (ASCG), une tumeur du cerveau associée à la STB, chez les patients qui ont affiché une croissance tumorale lors d'épreuves en série, qui ne sont pas admissibles à une résection de la tumeur et chez qui une intervention chirurgicale immédiate n'est pas requise.
L'efficacité d'AFINITOR repose sur les données d'une analyse de la variation du volume de l'ASCG.
Le médecin prescripteur doit tenir compte du fait que la résection tumorale peut se révéler curative, alors que le traitement par AFINITOR permet uniquement de réduire le volume de l'ASCG.
Les propriétés pharmacocinétiques d’AFINITOR et d’AFINITOR DISPERZ ont été évaluées dans le cadre d’études cliniques de biodisponibilité comparatives (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). AFINITOR DISPERZ n’a pas fait l’objet d’études cliniques visant à évaluer son innocuité et son efficacité.
AFINITOR DISPERZ est indiqué :
comme traitement d’appoint des crises épileptiques associées à la sclérose tubéreuse de
Bourneville (STB) chez les patients de 2 ans et plus qui ont reçu un diagnostic définitif de STB et dont la maladie ne peut être maîtrisée efficacement à l’aide des traitements actuels.
Seuls des patients ayant reçu un diagnostic définitif de STB ont participé à l’étude clinique portant sur les crises épileptiques. AFINITOR DISPERZ ne doit donc pas être utilisé dans le traitement d’autres types de crises épileptiques, ni chez d’autres populations de patients (voir 2 CONTRE-INDICATIONS et 14 ÉTUDES CLINIQUES).
AFINITOR DISPERZ est la seule préparation qui peut être utilisée pour le traitement des patients ayant des crises épileptiques associées à la STB.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucunes données; par conséquent, l’indication d’utilisation d’AFINITOR chez les enfants atteints d’un cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, d’une TNE au stade avancé, d’un néphrocarcinome métastatique ou d’un angiomyolipome rénal associé à la STB n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants).
Enfants (> 1 à < 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’AFINITOR et d’AFINITOR DISPERZ chez les enfants de plus de 1 an atteints d'un ASCG ont été démontrées; par conséquent, Santé Canada a autorisé une indication d’utilisation chez ces patients. On dispose de données limitées sur l’efficacité et l’innocuité du traitement par AFINITOR chez les patients âgés de 1 à 3 ans atteints d’un ASCG (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Lors de l’étude sur le cancer du sein avancé, aucune différence globale sur le plan de l’efficacité n’a été observée entre les patientes jeunes et les patientes âgées. Toutefois, on a relevé entre ces deux populations des différences quant à l’incidence de la mortalité toutes causes confondues au cours des 28 jours ayant suivi l’administration de la dernière dose d’AFINITOR et à la fréquence des effets indésirables ayant entraîné l’abandon définitif du traitement (voir 7.1.4 Personnes âgées et 14 ÉTUDES CLINIQUES).
Au cours de deux autres études avec répartition aléatoire (néphrocarcinome métastatique et TNEP au stade avancé), aucune différence globale n’a été observée entre les patients jeunes et les patients âgés sur le plan de l’innocuité et de l’efficacité (voir 14 ÉTUDES CLINIQUES).
Durant l’étude avec répartition aléatoire portant sur les TNE du tube digestif ou du poumon au stade avancé, aucune différence globale sur le plan de l’efficacité n’a été observée entre les patients jeunes et les patients âgés. Les effets indésirables signalés à une fréquence 1,5 fois plus élevée chez les patients âgés recevant l’évérolimus que chez ceux âgés < 65 ans comprenaient l’insuffisance cardiaque, les infections des voies respiratoires inférieures (pneumonie, infection pulmonaire, bronchite), la toux et une diminution de l’appétit.
2 CONTRE-INDICATIONS
- L’emploi d’AFINITOR (évérolimus) et d’AFINITOR DISPERZ est contre-indiqué chez les patients qui présentent une hypersensibilité au médicament, à d’autres dérivés de la rapamycine, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE (voir également 7 MISES EN GARDE ET PRÉCAUTIONS).
- L’emploi d’AFINITOR (évérolimus) et d’AFINITOR DISPERZ est contre-indiqué pour le traitement des crises épileptiques de tous types chez les patients autres que ceux qui ont reçu un diagnostic définitif de STB (voir 14 ÉTUDES CLINIQUES).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, TNE au stade avancé et cancer du rein métastatique :
- AFINITOR (évérolimus) doit être prescrit par un professionnel de la santé qualifié ayant de l'expérience dans l'administration des antinéoplasiques.
ASCG associé à la STB :
- Le traitement par AFINITOR ou AFINITOR DISPERZ doit être instauré par un professionnel de la santé qualifié ayant de l'expérience dans le traitement de la STB et ayant accès à des services de surveillance thérapeutique de l'évérolimus.
- Il importe d'exercer une surveillance des concentrations sanguines d'évérolimus chez les patients traités pour un ASCG (voir 4 POSOLOGIE ET ADMINISTRATION, Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB).
- On ignore quelle pourrait être la durée optimale du traitement par AFINITOR chez les patients atteints d'un ASCG; on a toutefois déjà observé une reprise de la croissance tumorale après l'interruption du traitement (voir 4 POSOLOGIE ET ADMINISTRATION, Surveillance du volume de l’ASCG chez les patients traités par AFINITOR ou AFINITOR DISPERZ et 14 ÉTUDES CLINIQUES, ASCG associé à la sclérose tubéreuse de Bourneville).
- Selon des données non cliniques, la prise d'évérolimus pourrait entraîner un retard dans l'atteinte de certains repères d'évaluation du développement de même que dans le développement de l'appareil reproducteur (voir Populations particulières, Enfants ci-dessous et 16 TOXICOLOGIE NON CLINIQUE).
Les présentations (AFINITOR et AFINITOR DISPERZ) ne sont pas interchangeables (voir
4 POSOLOGIE ET ADMINISTRATION, Considérations posologiques, Passage d’une forme pharmaceutique à l’autre).
Angiomyolipome rénal associé à la STB :
- Le traitement par AFINITOR doit être instauré par un professionnel de la santé qualifié ayant de l'expérience dans le traitement de la STB. On ne sait pas quel est le moment optimal pour amorcer le traitement.
- On ignore quelle pourrait être la durée optimale du traitement par AFINITOR chez les patients atteints d'angiomyolipome rénal associé à la STB (voir 14 ÉTUDES CLINIQUES, ASCG associé à la sclérose tubéreuse de Bourneville).
- D’après les données recueillies au cours des études cliniques, les femmes traitées par l’évérolimus pourraient être exposées à un risque d’aménorrhée secondaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes).
Les effets indésirables suivants sont d’importance clinique :
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
AFINITOR et AFINITOR DISPERZ doivent être prescrits par un professionnel de la santé qualifié qui possède de l’expérience dans l’administration d’antinéoplasiques et/ou dans le traitement des patients atteints de STB.
AFINITOR (évérolimus) est offert en deux formes pharmaceutiques, soit les comprimés (AFINITOR) et les comprimés pour suspension orale (AFINITOR DISPERZ). AFINITOR et AFINITOR DISPERZ ne sont pas interchangeables et ne doivent pas être mélangés pour constituer la dose requise. Il faut utiliser invariablement la même forme pharmaceutique, comme il convient pour l’indication traitée (voir 4.4 Administration).
AFINITOR (comprimés)
AFINITOR (comprimés) peut être utilisé dans toutes les indications approuvées en oncologie et pour l’angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville (STB) et l’astrocytome sous-épendymaire à cellules géantes (ASCG) associé à la STB. Chez les patients traités pour un ASCG associé à la STB, AFINITOR doit être utilisé conjointement avec une surveillance thérapeutique du médicament (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessous).
L’emploi d’AFINITOR (comprimés) n’a pas été étudié et ne doit pas être utilisé chez les patients présentant des crises épileptiques associées à la STB.
AFINITOR DISPERZ (comprimés pour suspension orale)
AFINITOR DISPERZ (comprimés pour suspension orale) doit être utilisé uniquement pour le traitement des patients atteints d’un ASCG et/ou de crises épileptiques associées à la STB. Chez les patients atteints d’ASCG et/ou présentant des crises épileptiques associées à la STB, AFINITOR DISPERZ doit être utilisé conjointement avec une surveillance thérapeutique du médicament (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessous).
AFINITOR et AFINITOR DISPERZ doivent être administrés par voie orale 1 fois par jour, à la même heure chaque jour (de préférence le matin), toujours avec des aliments ou toujours sans (voir 10 PHARMACOLOGIE CLINIQUE).
Prise en charge des effets indésirables
La prise en charge des effets indésirables soupçonnés d’intensité grave ou intolérable peut nécessiter une interruption temporaire (avec ou sans réduction de la dose) ou l’abandon du traitement par AFINITOR ou AFINITOR DISPERZ. Lorsqu’une réduction de la dose est nécessaire, on recommande l’administration d’une dose environ 50 % plus faible que la dose antérieure (voir Tableau 2 et 7 MISES EN GARDE ET PRÉCAUTIONS). Dans le cas d’une réduction de la dose en deçà de la teneur la plus faible offerte, on envisagera de restreindre le traitement à une prise tous les 2 jours.
4.2 Posologie recommandée et ajustement posologique
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, TNE au stade avancé, néphrocarcinome métastatique, et angiomyolipome rénal associé à la STB
Pour le traitement du cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, des TNE au stade avancé, du néphrocarcinome métastatique et de l’angiomyolipome rénal associé à la STB, la dose recommandée d’AFINITOR est de 10 mg, une fois par jour.
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif : Le traitement par AFINITOR et l’exémestane doit se poursuivre tant qu’on observe un bienfait sur le plan clinique ou jusqu’à ce qu’un effet toxique inacceptable se manifeste.
TNE au stade avancé et néphrocarcinome métastatique : Le traitement par AFINITOR doit se poursuivre tant qu’on observe un bienfait sur le plan clinique ou jusqu’à ce qu’un effet toxique inacceptable se manifeste.
Angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville : On ne connaît pas la durée optimale du traitement par AFINITOR.
Personnes âgées (≥ 65 ans) :
Aucune modification de la dose n’est nécessaire (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Personnes âgées).
Enfants (< 18 ans) :
L’indication d’utilisation d’AFINITOR ou d’AFINITOR DISPERZ chez les enfants atteints d’un cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, d’une TNE au stade avancé, d’un néphrocarcinome métastatique ou d’un angiomyolipome rénal associé à la STB n’est pas autorisée par Santé Canada.
ASCG et/ou crises épileptiques associées à la sclérose tubéreuse de Bourneville
La dose doit être individualisée en fonction de la surface corporelle (en m2), calculée au moyen de la formule de Dubois1.
Il peut être nécessaire d’adapter la posologie dans le but d’atteindre les concentrations minimales cibles d’évérolimus et, par la suite, d’obtenir l’effet thérapeutique optimal à l’intérieur de cette plage. Les doses tolérées et efficaces varient d’un patient à un autre. La prise concomitante d’antiépileptiques peut influer sur le métabolisme de l’évérolimus et contribuer à cette variabilité (voir 9 INTERACTIONS MÉDICAMENTEUSES et Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB).
Dose initiale et concentrations minimales cibles pour le traitement de l’ASCG associé à la STB
La dose quotidienne recommandée pour l’amorce d’un traitement par AFINITOR ou AFINITOR DISPERZ chez les patients atteints d’ASCG associé à la STB est de 4,5 mg/m2, arrondie à la teneur la plus proche offerte d’AFINITOR ou d’AFINITOR DISPERZ. On peut assortir différentes teneurs d’AFINITOR pour obtenir la dose souhaitée. De même, on peut assortir différentes teneurs d’AFINITOR DISPERZ pour constituer la dose requise. Cependant, on ne doit pas mélanger les deux formes pharmaceutiques pour constituer la dose requise.
On veillera à régler la dose du médicament de façon à atteindre des concentrations minimales d’évérolimus se situant entre 5 et 15 ng/mL, selon la tolérance du patient.
1 Surface corporelle = (W0,425 x H0,725) x 0,007184 (poids [W] en kilogrammes et taille [H] en centimètres)
Dose initiale et concentrations minimales cibles en présence de crises épileptiques associées à la STB
La dose quotidienne recommandée pour instaurer le traitement par AFINITOR DISPERZ chez les patients présentant des crises épileptiques associées à la STB est présentée au Tableau 1. La dose initiale doit être arrondie à la teneur la plus proche d’AFINITOR DISPERZ. On peut assortir différentes teneurs d’AFINITOR DISPERZ pour constituer la dose requise. On doit régler la dose de façon à atteindre des concentrations minimales se situant entre 5 et 15 ng/mL.
Tableau 1 Dose initiale d’AFINITOR DISPERZ dans le traitement de la STB avec crises épileptiques réfractaires
| Âge | Dose initiale sans administration concomitante d’un inducteur de la CYP3A4/glycoprotéine P | Dose initiale avec administration concomitante d’un inducteur de la CYP3A4/glycoprotéine P |
| < 6 ans | 6 mg/m2 | 9 mg/m2 |
| ≥ 6 ans | 5 mg/m2 | 8 mg/m2 |
AFINITOR DISPERZ est la seule forme pharmaceutique qui doit être utilisée pour le traitement des patients présentant des crises épileptiques associées à la STB.
Adaptation posologique pour le traitement de l’ASCG (AFINITOR et AFINITOR DISPERZ) et/ou des crises épileptiques (AFINITOR DISPERZ) associées à la STB
On doit adapter une dose individualisée en augmentant la dose d’évérolimus par paliers de 1 à 4 mg afin d’atteindre la concentration minimale cible pour une réponse clinique optimale. L’adaptation posologique doit être planifiée en fonction de l’efficacité, de l’innocuité, des médicaments concomitants et de la concentration minimale courante. L’adaptation d’une dose individualisée peut être basée sur de simples proportions :
Nouvelle dose d’évérolimus = dose courante d’évérolimus x (concentration cible/concentration courante)
Il faudrait ensuite évaluer la concentration minimale 1 à 2 semaines après avoir apporté ce changement de dose.
Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB
Chez les patients traités pour un ASCG et/ou pour des crises épileptiques associées à la STB, on devra exercer une surveillance des concentrations sanguines globales d’évérolimus. Une épreuve biologique validée spécifique de l’évérolimus (p. ex., le couplage chromatographie en phase liquide-spectrométrie de masse) doit être utilisée. Dans la mesure du possible, on aura recours à la même épreuve et au même laboratoire pour assurer la surveillance thérapeutique du médicament pendant toute la durée du traitement.
Les concentrations sanguines minimales globales d’évérolimus doivent être évaluées environ 1 à 2 semaines après l’administration de la dose initiale, après une adaptation posologique, après un changement de forme pharmaceutique (entre AFINITOR et AFINITOR DISPERZ), après l’amorce ou la modification d’un traitement concomitant par un inducteur ou un inhibiteur de la CYP3A4/de la glycoprotéine P (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES) ou après un changement de l’état hépatique (classe de Child-Pugh) (voir Posologie recommandée et ajustement posologique, Modifications posologiques chez les patients atteints d’insuffisance hépatique ci-dessous et 10 PHARMACOLOGIE CLINIQUE).
Surveillance à long terme de la posologie
Chez les patients présentant un ASCG et/ou des crises épileptiques associées à la STB, une fois qu’une dose stable est atteinte, on surveillera les concentrations minimales tous les 3 à 6 mois chez les patients dont la surface corporelle change ou tous les 6 à 12 mois chez ceux dont la surface corporelle demeure stable, et ce, pendant toute la durée du traitement.
Surveillance du volume de l’ASCG chez les patients traités par AFINITOR ou AFINITOR DISPERZ
On doit mesurer le volume de l’ASCG environ 3 mois après le début du traitement par AFINITOR ou AFINITOR DISPERZ, et périodiquement par la suite. Dans le cadre des études cliniques de phase II et de phase III, le volume tumoral a été évalué au début de l’étude, au 3e mois, au 6e mois, puis tous les 6 mois. On ne connaît ni le schéma optimal de surveillance ni la durée optimale du traitement par AFINITOR, mais selon les données issues d’un examen indépendant centralisé réalisé au cours de l’étude de phase III, une progression de l’ASCG a été constatée chez 13 des 111 patients, environ 8 à 56 mois après le début du traitement par AFINITOR. Six patients chez qui l’ASCG a évolué pendant le traitement par AFINITOR ont poursuivi ce dernier, car on jugeait qu’il leur apportait des bienfaits cliniques. Aucun patient n’a dû subir une intervention chirurgicale visant l’ASCG au cours de l’étude. Les adaptations posologiques subséquentes devront tenir compte des variations du volume tumoral, des concentrations sanguines minimales correspondantes et de la tolérance du patient. Une réponse thérapeutique a été observée à des concentrations minimales d’à peine 2 ng/mL; par conséquent, l’augmentation de la dose du médicament ne sera plus nécessaire dès l’obtention d’un degré d’efficacité acceptable du traitement.
Enfants (< 18 ans) :
Les recommandations posologiques pour les enfants de 6 ans ou plus ayant des crises épileptiques associées à la STB vont dans le même sens que celles qui sont formulées pour la population adulte. La dose initiale d’AFINITOR DISPERZ recommandée pour les patients âgés de moins de 6 ans et les patients de 6 ans ou plus est présentée au Tableau 1.
Modifications posologiques en raison d’effets indésirables
Le Tableau 2 résume les recommandations en matière de réduction de la dose ainsi que d’interruption ou d’abandon du traitement par AFINITOR ou AFINITOR DISPERZ dans la prise en charge des effets indésirables. Des recommandations générales de prise en charge sont également indiquées, s’il y a lieu. Le médecin traitant doit user de son jugement clinique dans l’établissement du plan de traitement de chaque patient, en s’appuyant sur l’évaluation individuelle du rapport risques-bienfaits.
Tableau 2 Adaptation de la dose d’AFINITOR ou d’AFINITOR DISPERZ et recommandations sur la prise en charge des effets indésirables
| Effet indésirable | Gravitéa | Adaptationb de la dose d’AFINITOR ou d’AFINITOR DISPERZ et recommandations en matière de prise en charge |
| Pneumonite non infectieuse | Grade 1 Aucun symptôme, observations cliniques et diagnostiques seulement; intervention non indiquée | Aucune adaptation de la dose n’est requise. Instaurer une surveillance adéquate. |
Grade 2 Symptomatique, intervention médicale indiquée; AVQc instrumentales limitées | Envisager l’interruption du traitement, exclure la présence d’une infection et envisager le recours à des corticostéroïdes jusqu’au soulagement des symptômes correspondant au ≤ grade 1 ou moins. Reprendre le traitement à une dose plus faible qu’avant l’interruption. Cesser le traitement en l’absence de soulagement en moins de 4 semaines. | |
Grade 3 Symptômes sévères; AVQc associées aux soins personnels limitées; oxygénothérapie indiquée | Interrompre le traitement jusqu’au soulagement des symptômes correspondant au ≤ grade 1 ou moins. Exclure la présence d’une infection et envisager le recours à des corticostéroïdes. Envisager la reprise du traitement à une dose plus faible qu’avant l’interruption. En cas de récidive d’une toxicité de grade 3, envisager l’abandon du traitement. | |
Grade 4 Menaçant le pronostic vital; fonction respiratoire compromise; intervention d’urgence indiquée (p. ex., trachéotomie ou intubation) | Cesser le traitement, exclure la présence d’une infection et envisager le recours à des corticostéroïdes. | |
| Stomatite | Grade 1 Asymptomatique ou symptômes légers, intervention non indiquée | Aucune adaptation de la dose n’est requise. Traiter au moyen d’un rince-bouche sans alcool ou à l’eau salée (0,9 %) plusieurs fois par jour. |
Grade 2 Douleur modérée n’interférant pas avec l’absorption orale; alimentation modifiée indiquée | Interrompre le traitement jusqu’au soulagement des symptômes correspondant au grade ≤ 1 ou moins. Reprendre le traitement à la même dose qu’avant l’interruption. En cas de récidive d’une stomatite de grade 2, interrompre le traitement jusqu’au soulagement des symptômes correspondant au grade ≤ 1 ou moins Reprendre le traitement à une dose plus faible qu’avant l’interruption. Traiter au moyen d’analgésiques topiques (p. ex., benzocaïne, aminobenzoate de butyle, chlorhydrate de tétracaïne, menthol ou phénol) avec ou sans |
| Effet indésirable | Gravitéa | Adaptationb de la dose d’AFINITOR ou d’AFINITOR DISPERZ et recommandations en matière de prise en charge |
| corticostéroïdes topiques (p. ex., triamcinolone en pâte dentaire)d. | ||
Grade 3 Douleur sévère interférant avec l’absorption orale | Interrompre le traitement jusqu’au soulagement des symptômes correspondant au grade ≤ 1 ou moins. Reprendre le traitement à une dose plus faible qu’avant l’interruption. Traiter au moyen d’analgésiques topiques (p. ex., benzocaïne, aminobenzoate de butyle, chlorhydrate de tétracaïne, menthol ou phénol) avec ou sans corticostéroïdes topiques (p. ex., triamcinolone en pâte dentaire)d. | |
Grade 4 Conséquences pouvant être mortelles; intervention d’urgence indiquée | Cesser le traitement et instaurer un traitement médical adéquat. | |
Autres toxicités non hématologiques (à l’exception des troubles métaboliques) | Grade 1 | Si la toxicité est tolérable, aucune adaptation de la dose n’est requise. Instaurer un traitement médical adéquat et assurer la surveillance de l’état du patient. |
| Grade 2 | Si la toxicité est tolérable, aucune adaptation de la dose n’est requise. Instaurer un traitement médical adéquat et assurer la surveillance de l’état du patient. Si la toxicité devient intolérable, interrompre le traitement jusqu’au soulagement des symptômes correspondant au grade ≤ 1 ou moins. Reprendre le traitement à la même dose qu’avant l’interruption. En cas de récidive d’une toxicité de grade 2, interrompre le traitement jusqu’au soulagement des symptômes correspondant au grade ≤ 1 ou moins. Reprendre le traitement à une dose plus faible qu’avant l’interruption. | |
| Grade 3 | Interrompre le traitement jusqu’au soulagement des symptômes correspondant au grade ≤ 1 ou moins. Instaurer un traitement médical adéquat et assurer la surveillance de l’état du patient. Envisager la reprise du traitement à une dose plus faible qu’avant l’interruption. En cas de récidive d’une toxicité de grade 3, envisager l’abandon du traitement. | |
| Grade 4 | Cesser le traitement et instaurer un traitement médical adéquat. | |
Troubles métaboliques (p. ex., hyperglycémie, dyslipidémie) | Grade 1 | Aucune adaptation de la dose n’est requise. Instaurer un traitement médical adéquat et assurer la surveillance de l’état du patient. |
| Grade 2 | Aucune adaptation de la dose n’est requise. Employer un traitement médical adéquat et assurer la surveillance de l’état du patient. | |
| Grade 3 | Interrompre le traitement. |
| Effet indésirable | Gravitéa | Adaptationb de la dose d’AFINITOR ou d’AFINITOR DISPERZ et recommandations en matière de prise en charge |
Reprendre le traitement à une dose plus faible qu’avant l’interruption. Employer un traitement médical adéquat et assurer la surveillance de l’état du patient. | ||
| Grade 4 | Cesser le traitement et instaurer un traitement médical adéquat. | |
| Thrombocytopénie (baisse du taux de plaquettes) | Grade 1 (< LINe – 75,0 x 10⁹/L) | Aucune adaptation de la dose n’est requise. |
Grade 2 (< 75,0 – 50,0 x 10⁹/L) | Interrompre le traitement jusqu’au rétablissement à un grade ≤ 1. Reprendre le traitement à la même dose. | |
Grade 3 (< 50,0 – 25,0 x 10⁹/L) | Interrompre le traitement jusqu’au rétablissement à un grade ≤ 1. Reprendre le traitement à une dose plus faible. | |
Grade 4 (< 25,0 x 10⁹/L) | Interrompre le traitement jusqu’au rétablissement à un grade ≤ 1. Reprendre le traitement à une dose plus faible. | |
Neutropénie (baisse du taux de neutrophiles) | Grade 1 (< LINe – 1,5 x 10⁹/L) | Aucune adaptation de la dose n’est requise. |
Grade 2 (< 1,5 – 1,0 x 10⁹/L) | Aucune adaptation de la dose n’est requise. | |
Grade 3 (< 1,0 – 0,5 x 10⁹/L) | Interrompre le traitement jusqu’au rétablissement à un grade ≤ 2. Reprendre le traitement à la même dose. | |
Grade 4 (< 0,5 x 10⁹/L) | Interrompre le traitement jusqu’au rétablissement à un grade ≤ 2. Reprendre le traitement à une dose plus faible. | |
| Neutropénie fébrile | Grade 3 NANf < 1,0 x 10⁹/L avec fièvre ponctuelle > 38,3 ºC (101 ºF) ou fièvre soutenue ≥ 38 ºC (100,4 ºF) pendant plus d’une heure | Interrompre le traitement jusqu’au rétablissement à un NAN ≥ 1,25 x 10⁹/L et à la disparition de la fièvre. Reprendre le traitement à une dose plus faible. |
Grade 4 Conséquences pouvant être mortelles; intervention d’urgence indiquée | Cesser le traitement. |
a Description du degré de gravité : 1 = symptômes légers; 2 = symptômes modérés; 3 = symptômes graves; 4 = symptômes menaçant le pronostic vital.
Degré de gravité fondé sur l’échelle du National Cancer Institute Common Terminology Criteria for Adverse Events (NCI CTCAE), v4.03.
b Lorsqu’une réduction de la dose est requise, on recommande l’administration d’une dose environ 50 % plus faible que la dose antérieure.
c AVQ = activités de la vie quotidienne
d Dans la prise en charge de la stomatite, éviter d’employer des agents contenant de l’alcool, du peroxyde d’hydrogène, de l’iode ou des dérivés du thym, car ils peuvent aggraver les ulcères buccaux. L’emploi d’antifongiques est contre-indiqué, à moins qu’un diagnostic d’infection fongique buccale ait été établi, auquel cas les antifongiques topiques buccaux seraient les agents de choix.
e LIN = limite inférieure de la normale
| Effet indésirable | Gravitéa | Adaptationb de la dose d’AFINITOR ou d’AFINITOR DISPERZ et recommandations en matière de prise en charge |
f NAN = nombre absolu de neutrophiles
Modifications posologiques lors de l’emploi concomitant d’inhibiteurs de l’isoenzyme CYP3A4 et/ou de la glycoprotéine P
Inhibiteurs modérés de l’isoenzyme CYP3A4 et/ou de la glycoprotéine P : On doit user de prudence lorsqu’il faut administrer AFINITOR ou AFINITOR DISPERZ avec des inhibiteurs modérés de l’isoenzyme CYP3A4 (p. ex., l’amprénavir, le fosamprénavir, l’aprépitant, l’érythromycine, le fluconazole, le vérapamil, le diltiazem) ou de la glycoprotéine P. Le cas échéant, il convient de réduire la dose quotidienne d’AFINITOR ou d’AFINITOR DISPERZ d'environ 50 %. Une réduction subséquente de la dose peut également s’avérer nécessaire afin de prendre en charge les effets indésirables. Dans le cas d’une réduction de la dose en deçà de la teneur la plus faible offerte, on envisagera de restreindre le traitement à une prise tous les 2 jours (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, TNE au stade avancé, néphrocarcinome métastatique et angiomyolipome rénal associé à la STB :
Si l’inhibiteur modéré du CYP3A4/ glycoprotéine P est retiré, on envisagera d’attendre au moins 3 jours, ou 4 demi-vies d’élimination du médicament, avant de ramener la dose d’AFINITOR à celle administrée avant l’intégration de l’inhibiteur modéré de l’isoenzyme CYP3A4 ou de la glycoprotéine P (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
ASCG et/ou crises épileptiques associées à la STB :
Les concentrations sanguines minimales d’évérolimus doivent être évaluées environ 1 à 2 semaines après l'ajout au traitement d'un inhibiteur modéré de la CYP3A4/ glycoprotéine P. Si le patient cesse de prendre ce dernier médicament, on ramènera la dose d’AFINITOR ou d’AFINITOR DISPERZ à celle administrée avant l’intégration de l’inhibiteur et on réévaluera les concentrations minimales d’évérolimus environ 2 semaines plus tard (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Inhibiteurs puissants de la CYP3A4/glycoprotéine P : Il faut éviter d’administrer des inhibiteurs puissants du CYP3A4 (p. ex., le kétoconazole, l’itraconazole, la clarithromycine, l’atazanavir, la néfazodone, le saquinavir, la télithromycine, le ritonavir, l’indinavir, le nelfinavir, le voriconazole) ou de la glycoprotéine P en concomitance avec AFINITOR ou AFINITOR DISPERZ, car cela risque de réduire l’efficacité du médicament ((voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
La consommation de pamplemousse, de jus de pamplemousse, de carambole, de bigarade (orange de Séville) et d’autres aliments connus pour inhiber l’activité du cytochrome P450 et de la glycoprotéine P doit être évitée durant le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Modifications posologiques lors de l’emploi concomitant d’inducteurs de l’isoenzyme CYP3A4 et/ou de la glycoprotéine P
Inducteurs puissants de la CYP3A4 : Il faut éviter d'administrer des inducteurs puissants de l’isoenzyme CYP3A4 (p. ex., des anticonvulsivants [carbamazépine, oxcarbazépine, phénobarbital et phénytoïne], du millepertuis [Hypericum perforatum], de la rifampine, de la rifabutine et de la rifapentine) en concomitance avec AFINITOR ou AFINITOR DISPERZ. Si AFINITOR doit être administré en concomitance avec un inducteur puissant de la CYP3A4/glycoprotéine P, la réponse clinique du patient doit être surveillée de près. Envisager d’augmenter la dose recommandée d’AFINITOR lorsque ce dernier est administré en concomitance avec des inducteurs puissants de la CYP3A4/glycoprotéine P et qu’il n’est pas possible de recourir à un autre traitement.
Angiomyolipome rénal associé à la STB :
Chez les patients atteints d’angiomyolipome rénal associé à la STB devant prendre en concomitance un anticonvulsivant qui est un inducteur puissant de l’isoenzyme CYP3A4, on doit envisager d’augmenter la dose recommandée d’AFINITOR par paliers de 5 mg ou moins jusqu’à un maximum de 20 mg/jour. Selon les données pharmacocinétiques, cette dose d’AFINITOR permettrait de rétablir l’ASC dans la plage observée en l’absence d’inducteur. Toutefois, on dispose de données cliniques limitées sur la réalisation de cette adaptation posologique chez les patients atteints d’angiomyolipome rénal recevant un anticonvulsivant connu comme étant un inducteur puissant de la CYP3A4. Si le patient cesse de prendre l’anticonvulsivant qui est un inducteur puissant de l'isoenzyme CYP3A4, on ramènera la dose d’AFINITOR à celle qui était administrée avant l’intégration de l’anticonvulsivant.
ASCG associé à la STB :
Chez les patients atteints d’un ASCG qui prennent ce type de médicament en concomitance avec l’évérolimus au début du traitement, on pourrait devoir augmenter la dose d'AFINITOR ou d’AFINITOR DISPERZ en vue d'obtenir des concentrations sanguines minimales se situant entre 5 et 15 ng/mL. On pourra accroître la dose quotidienne de 2,5 mg toutes les 2 semaines dans le cas d’AFINITOR et de 2 mg toutes les 2 semaines dans le cas d’AFINITOR DISPERZ (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessous, 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Chez les patients atteints d’un ASCG associé à la STB qui ne prennent pas d’inducteurs puissants en concomitance au début du traitement par l’évérolimus, une dose accrue d’AFINITOR ou d’AFINITOR DISPERZ peut être requise si un inducteur puissant est ajouté. Doubler la dose quotidienne d’AFINITOR ou d’AFINITOR DISPERZ et évaluer la tolérabilité. Déterminer la concentration minimale d’évérolimus 2 semaines après avoir doublé la dose. Au besoin, augmenter ensuite la dose par paliers de 1 à 4 mg pour maintenir la concentration minimale cible (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG ou des crises épileptiques associées à la STB ci-dessous).
Crises épileptiques associées à la STB :
Chez les patients présentant des crises épileptiques associées à la STB qui reçoivent en concomitance des inducteurs puissants du CYP3A4 (p. ex., carbamazépine, phénobarbital et phénytoïne [des antiépileptiques inducteurs d’enzymes]) au début du traitement par l’évérolimus, il faut augmenter la dose initiale d’AFINITOR DISPERZ pour obtenir des concentrations minimales de 5 à 15 ng/mL (voir les recommandations énoncées au Tableau 2). Au besoin, augmenter ensuite la dose par paliers de 1 à 4 mg pour maintenir la concentration minimale cible (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessous, 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Si les patients présentant des crises épileptiques associées à la STB ne reçoivent pas en concomitance des inducteurs puissants au début du traitement par AFINITOR DISPERZ, une dose accrue d’AFINITOR DISPERZ peut être requise si un inducteur puissant est ajouté. Doubler la dose quotidienne d’AFINITOR DISPERZ et évaluer la tolérabilité. Mesurer la concentration minimale d’évérolimus 2 semaines après avoir doublé la dose. Au besoin, augmenter ensuite la dose par paliers de 1 à 4 mg pour maintenir la concentration minimale cible (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessous).
ASCG et/ou crises épileptiques associées à la STB :
L’ajout en concomitance d’un autre inducteur puissant de la CYP3A4 peut ne pas nécessiter une autre adaptation posologique. Déterminer la concentration minimale d’évérolimus 2 semaines après avoir commencé à administrer l’autre inducteur. Au besoin, augmenter la dose par paliers de 1 à 4 mg pour maintenir la concentration minimale cible (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessous).
L’arrêt de l’un des inducteurs puissants de la CYP3A4 peut ne pas nécessiter une autre adaptation posologique. Déterminer la concentration minimale d’évérolimus 2 semaines après avoir cessé d’administrer l’un des inducteurs puissants du CYP3A4 (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessous). Si tous les inducteurs puissants sont retirés, imposer une période d’élimination d’au moins 5 jours (délai raisonnable pour inverser de manière importante l’effet d’induction des enzymes) avant de rétablir la dose d’AFINITOR ou d’AFINITOR DISPERZ qui était utilisée avant l’instauration du traitement par l’inducteur puissant de la CYP3A4. Déterminer la concentration minimale d’évérolimus environ 2 semaines plus tard (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Modifications posologiques chez les patients atteints d’insuffisance rénale
L’emploi d’AFINITOR chez des patients ayant une fonction rénale altérée n’a pas fait l’objet d’études. Cependant, étant donné que la contribution des reins au métabolisme et à la clairance d’AFINITOR est minime (< 5 % au total), aucune modification de la dose n’est recommandée (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale)
Modifications posologiques chez les patients atteints d’insuffisance hépatique
Tableau 3 Patients atteints d’un cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, d’une TNE au stade avancé, d’un néphrocarcinome métastatique ou d’un angiomyolipome rénal associé à la STB
| Patients atteints d’insuffisance hépatique | Dose recommandée |
| Insuffisance hépatique légère (classe A de Child-Pugh) | 7,5 mg par jour; la dose peut être réduite à 5 mg si elle n’est pas bien tolérée. |
| Insuffisance hépatique modérée (classe B de Child-Pugh) | 5 mg par jour; la dose peut être réduite à 2,5 mg si elle n’est pas bien tolérée. |
| Insuffisance hépatique grave (classe C de Child-Pugh) | Si les bienfaits éventuels l’emportent sur les risques, une dose de 2,5 mg par jour peut être administrée, mais ne doit pas être dépassée. |
Tableau 4 Patients ≥ 18 ans ayant un ASCG associé à la STB
| Patients atteints d’insuffisance hépatique | Dose recommandée |
| Insuffisance hépatique légère (classe A de Child-Pugh) | 75 % de la dose calculée en fonction de la surface corporelle (arrondie à la teneur la plus proche) |
| Insuffisance hépatique modérée (classe B de Child-Pugh) | 50 % de la dose calculée en fonction de la surface corporelle (arrondie à la teneur la plus proche) |
| Insuffisance hépatique grave (classe C de Child-Pugh) | Emploi non recommandé |
Tableau 5 Patients ≥ 18 ans ayant des crises épileptiques associées à la STB
| Patients atteints d’insuffisance hépatique | Dose recommandée |
| Insuffisance hépatique légère (classe A de Child-Pugh) | 75 % de la dose calculée en fonction de la surface corporelle (arrondie à la teneur la plus proche) |
| Insuffisance hépatique modérée (classe B de Child-Pugh) | 25 % de la dose calculée en fonction de la surface corporelle (arrondie à la teneur la plus proche) |
| Insuffisance hépatique grave (classe C de Child-Pugh) | Emploi non recommandé |
Il faut procéder à des adaptations posologiques si l’état hépatique du patient (classe de Child-Pugh) change pendant le traitement.
Patients < 18 ans :
L’emploi d’AFINITOR et d’AFINITOR DISPERZ est déconseillé chez les patients de moins de 18 ans ayant un ASCG ou des crises épileptiques associées à la STB et une insuffisance hépatique concomitante.
4.3 Reconstitution
Sans objet
4.4 Administration
AFINITOR
Les comprimés AFINITOR doivent être avalés entiers avec un verre d’eau. Il ne faut pas les mâcher ni les écraser.
AFINITOR DISPERZ
Les comprimés AFINITOR DISPERZ pour suspension orale doivent être administrés sous forme de suspension seulement; ils ne doivent pas être avalés entiers, mâchés ou écrasés. On peut préparer la suspension dans une seringue pour administration orale ou un petit verre à boire. Il est important de veiller à ce que la dose complète soit administrée.
La suspension doit être administrée immédiatement après avoir été préparée. Jeter la suspension si elle n’est pas administrée dans les 60 minutes suivant sa préparation. N’utiliser que de l’eau pour préparer la suspension.
Des instructions complètes et illustrées sur l’emploi du comprimé pour suspension orale sont présentées dans les RENSEIGNEMENTS DESTINÉS AUX PATIENTS.
Utilisation d’une seringue pour administration orale :
- Mettre la dose prescrite d’AFINITOR DISPERZ dans une seringue de 10 mL. Ne pas dépasser un total de 10 mg par seringue. Si des doses plus élevées sont requises, utiliser une seringue supplémentaire. Ne pas briser ni écraser les comprimés.
- Prélever environ 5 mL d’eau et 4 mL d’air dans la seringue.
- Placer la seringue remplie dans un contenant (extrémité pointant vers le haut) durant 3 minutes, jusqu’à ce que les comprimés AFINITOR DISPERZ soient en suspension.
- Inverser doucement la seringue 5 fois immédiatement avant l’administration.
- Après avoir administré la suspension préparée, prélever environ 5 mL d’eau et 4 mL d’air dans la même seringue et en agiter doucement le contenu en la faisant tourner afin de mettre en suspension les particules restantes. Administrer tout le contenu de la seringue.
Utilisation d’un petit verre à boire :
- Mettre la dose prescrite d’AFINITOR DISPERZ dans un petit verre à boire (pouvant contenir 100 mL au maximum) contenant environ 25 mL d’eau. Ne pas dépasser un total de 10 mg d’AFINITOR DISPERZ par verre. Si des doses plus élevées sont requises, utiliser un verre supplémentaire. Ne pas briser ni écraser les comprimés.
- Laisser reposer 3 minutes, temps nécessaire à la suspension.
- Remuer doucement le contenu avec une cuillère immédiatement avant de le boire.
- Après avoir bu la suspension préparée, mettre 25 mL d’eau dans le verre et remuer avec la même cuillère afin de mettre en suspension les particules restantes. Boire tout le contenu du verre.
Passage d’une forme pharmaceutique à l’autre
Les deux formes pharmaceutiques (AFINITOR et AFINITOR DISPERZ) ne sont pas interchangeables. On ne doit pas mélanger les deux formes pharmaceutiques pour constituer la dose requise. Il faut utiliser une forme pharmaceutique ou l’autre.
Au moment de passer d’une forme pharmaceutique à l’autre, on modifiera la dose en fonction de la teneur la plus proche, en milligrammes, de la nouvelle forme choisie, et on évaluera les concentrations minimales d’évérolimus environ 2 semaines après le changement (voir Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB ci-dessus).
4.5 Dose omise
AFINITOR et AFINITOR DISPERZ peuvent être administrés jusqu’à 6 heures après l’heure à laquelle ils sont habituellement pris. Si plus de 6 heures se sont écoulées, il faut omettre la dose ce jour-là. Le lendemain, prendre AFINITOR ou AFINITOR DISPERZ à l’heure prévue. Il ne faut pas doubler la dose pour compenser la dose oubliée.
5 SURDOSAGE
Très peu de cas de surdosage ont été signalés chez l’être humain. L’administration de doses uniques pouvant atteindre 70 mg a entraîné une tolérabilité aiguë acceptable.
Aucun traitement précis n’est recommandé en cas de surdosage d’AFINITOR ou d’AFINITOR DISPERZ. Il convient d’appliquer des mesures générales visant à maintenir les fonctions vitales, y compris l’étroite surveillance des signes vitaux et l’observation du patient.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 6 Formes posologiques, concentrations, composition et emballage
Comprimés
Les comprimés AFINITOR (évérolimus) sont de forme oblongue, de couleur blanche à légèrement jaunâtre, non sécables et avec un bord biseauté. Ils sont offerts en 3 teneurs : 2,5 mg, 5 mg et 10 mg.
2,5 mg :
Les comprimés portent l'inscription « LCL » d'un côté et « NVR » de l'autre.
5 mg :
Les comprimés portent l’inscription « 5 » d’un côté et « NVR » de l’autre.
| Voie d’administration | Forme posologique / Concentration / Composition | Ingrédients non médicinaux |
| AFINITOR | ||
| Orale | Comprimés dosés à 2,5 mg, 5 mg et 10 mg | Crospovidone, hydroxytoluène butylé (E321), hypromellose, lactose anhydre, lactose monohydraté et stéarate de magnésium. |
| AFINITOR DISPERZ | ||
| Orale | Comprimé pour suspension orale 2 mg, 3 mg et 5 mg | Cellulose microcristalline, crospovidone, hydroxytoluène butylé (E321), hypromellose, lactose monohydraté, mannitol, silice colloïdale anhydre et stéarate de magnésium. |
10 mg :
Les comprimés portent l’inscription « UHE » d’un côté et « NVR » de l’autre.
Les comprimés AFINITOR dosés à 2,5, à 5 et à 10 mg sont offerts en plaquettes alvéolées (10 alvéoles par plaquette, 3 plaquettes par boîte).
Comprimés pour suspension orale
Les comprimés AFINITOR DISPERZ pour suspension orale sont de forme ronde, plats, de couleur blanche à légèrement jaunâtre, non sécables et avec un bord biseauté. Ils sont offerts en 3 teneurs : 2 mg, 3 mg et 5 mg.
2 mg :
Les comprimés portent l'inscription « D2 » d'un côté et « NVR » de l'autre.
3 mg :
Les comprimés portent l’inscription « D3 » d’un côté et « NVR » de l’autre.
5 mg :
Les comprimés portent l’inscription « D5 » d’un côté et « NVR » de l’autre.
Les comprimés pour suspension orale AFINITOR DISPERZ dosés à 2, à 3 et à 5 mg sont offerts en plaquettes alvéolées (10 alvéoles par plaquette, 3 plaquettes par boîte).
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Interactions médicament-médicament
L’administration d’AFINITOR ou d’AFINITOR DISPERZ avec des inhibiteurs puissants de l’isoenzyme CYP3A4 et/ou de la glycoprotéine P doit être évitée (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
Il faut user de prudence lorsqu’on doit administrer AFINITOR ou AFINITOR DISPERZ avec des inhibiteurs modérés de la CYP3A4 et/ou de la glycoprotéine P. Le cas échéant, il convient de surveiller étroitement l’apparition d’effets indésirables et de réduire la dose au besoin (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
L’administration concomitante d’AFINITOR ou AFINITOR DISPERZ avec des inducteurs puissants de la CYP3A4 et/ou de la glycoprotéine P doit être évitée, car cela risque de réduire l’efficacité du médicament. Le cas échéant, il convient de surveiller étroitement la réponse clinique. Une augmentation de la dose d’AFINITOR ou AFINITOR DISPERZ doit être envisagée lorsque celui-ci est administré avec des anticonvulsivants connus comme étant des inducteurs puissants de la CYP3A4 et qu’il n’est pas possible d’opter pour un traitement de rechange. On dispose toutefois de peu de données cliniques sur un tel ajustement posologique chez les patients atteints d’angiomyolipome rénal qui reçoivent également un anticonvulsivant connu comme étant un inducteur puissant de la CYP3A4 (voir 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES).
Il faut user de prudence lorsqu’AFINITOR ou AFINITOR DISPERZ est administré en association avec des substrats de la CYP3A4 ayant un indice thérapeutique étroit et pris oralement, en raison de la possibilité d’interactions médicamenteuses pouvant augmenter les concentrations sanguines des substrats de la CYP3A4. On n’a pas mené d’étude sur l’interaction entre AFINITOR ou AFINITOR DISPERZ et les substrats de la CYP3A4 qui ne sont pas administrés par voie orale (voir 9 INTERACTIONS MÉDICAMENTEUSES).
L’administration concomitante d’un inhibiteur de l’ECA peut accroître le risque d’œdème angioneurotique (p. ex., enflure des voies aériennes ou de la langue, avec difficulté respiratoire ou non). D’après les données d’études cliniques regroupées en oncologie, 3,2 % et 2,9 % des patients sous évérolimus qui recevaient un inhibiteur de l’ECA en concomitance ont présenté un œdème angioneurotique au cours des phases de traitement à double insu et en mode ouvert, respectivement. Par ailleurs, un œdème angioneurotique a été signalé chez 0,5 % et 0,7 % des patients sous évérolimus qui NE recevaient PAS d’inhibiteur de l’ECA lors des traitements à double insu et en mode ouvert, respectivement.
Endocrinien/métabolisme
Hyperlipidémie : L’apparition d’une hypercholestérolémie et d’une hypertriglycéridémie a été observée chez des patients traités par AFINITOR (voir 8 EFFETS INDÉSIRABLES). Il est recommandé de surveiller la lipidémie à jeun avant d’entreprendre le traitement par AFINITOR ou AFINITOR DISPERZ et de façon périodique par la suite. Au besoin, on envisagera une réduction de la dose ou une interruption temporaire ou définitive du traitement de même qu’une prise en charge médicale appropriée (voir 4 POSOLOGIE ET ADMINISTRATION, Considérations posologiques, Tableau 2).
Hyperglycémie : L’apparition d’une hyperglycémie a été observée chez des patients traités par AFINITOR. Il est recommandé de surveiller la glycémie à jeun avant d’entreprendre le traitement par AFINITOR ou AFINITOR DISPERZ et de façon périodique par la suite (voir Surveillance et tests de laboratoire ci-dessous). Une surveillance plus étroite est recommandée lorsqu’AFINITOR ou AFINITOR DISPERZ est administré avec d’autres médicaments pouvant provoquer une hyperglycémie. L’équilibre glycémique doit être optimal au moment de commencer le traitement par AFINITOR ou AFINITOR DISPERZ. On a signalé l’apparition de nouveaux cas de diabète de type 2 durant le traitement par AFINITOR (voir 8 EFFETS INDÉSIRABLES).
Tumeur carcinoïde fonctionnelle
Dans le cadre d’une étude multicentrique menée à double insu, avec répartition aléatoire, chez 429 patients atteints de tumeurs carcinoïdes fonctionnelles, le traitement par AFINITOR en association à l’octréotide en suspension injectable à libération prolongée a été comparé à l’administration d’un placebo en association à l’octréotide à libération prolongée. Le paramètre d’efficacité principal de l’étude (SSP) n’a pas été atteint, et l’analyse intérimaire de la survie globale a fait ressortir un avantage numérique dans le groupe placebo-octréotide à libération prolongée. Par conséquent, l’emploi d’AFINITOR chez des patients atteints de tumeurs carcinoïdes fonctionnelles n’est pas recommandé en dehors du cadre d’une étude de recherche.
Gastro-intestinal
La stomatite, y compris l’ulcération buccale, est un effet indésirable fréquent chez les patients traités par AFINITOR. Si l’on considère l’ensemble des études cliniques, de 44 à 86 % des patients traités par AFINITOR ont présenté une stomatite (voir 8 EFFETS INDÉSIRABLES). La stomatite se manifeste généralement dans les 8 semaines suivant le début du traitement.
En présence d’ulcères buccaux et de stomatite, un traitement topique est recommandé. Toutefois, l’utilisation de rince-bouche renfermant de l’alcool, du peroxyde d’hydrogène, de l’iode ou des dérivés du thym doit être évitée, car elle peut aggraver les lésions. Des antifongiques ne doivent être administrés que lorsqu’une infection fongique buccale a été diagnostiquée (voir 4 POSOLOGIE ET ADMINISTRATION, Tableau 2 et 9 INTERACTIONS MÉDICAMENTEUSES).
Les résultats d’une étude comprenant un seul groupe indiquent qu’une solution orale sans alcool contenant un corticostéroïde, utilisée comme rince-bouche durant les 8 premières semaines du traitement par AFINITOR et l’exémestane, peut réduire l’incidence et la gravité de la stomatite chez les femmes ménopausées atteintes d’un cancer du sein.
Hématologique
Des cas de diminution des concentrations d’hémoglobine, de lymphocytes, de neutrophiles et de plaquettes ont été rapportés chez des patients traités par AFINITOR (voir 8 EFFETS INDÉSIRABLES). La surveillance de la numération globulaire est recommandée avant d’amorcer le traitement par AFINITOR ou AFINITOR DISPERZ et périodiquement par la suite.
Hémorrhagie
Des hémorragies de tous grades ont été signalées au cours des études cliniques réalisées chez des patients atteints de cancer au stade avancé traités par AFINITOR. Durant l’étude sur le néphrocarcinome, des hémorragies gastro-intestinales, rétiniennes, vaginales et alvéolaires pulmonaires, du méléna et de l’hématurie ont été signalés en tant qu’effets indésirables. Durant l’étude sur le cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, un seul cas d’hémorragie tumorale a été signalé en tant qu’effet indésirable mortel. Dans le cadre de la pharmacovigilance, des hémorragies gastro-intestinales, tumorales, pulmonaires et cérébrales ont été signalées en tant qu’effets indésirables. Certains cas se sont révélés mortels (hémorragie gastro-intestinale et cérébrale). Durant l’étude sur l’angiomyolipome rénal associé à la STB, des épistaxis, des hémorragies vaginales et des ménorragies de faible grade ont été signalées (voir 8 EFFETS INDÉSIRABLES).
Il faut faire preuve de prudence chez les patients qui prennent AFINITOR ou AFINITOR DISPERZ en même temps qu’ils utilisent des substances actives dont on connaît les effets sur la fonction plaquettaire ou qui peuvent augmenter le risque d’hémorragie, et chez les patients qui ont des antécédents de troubles hémorragiques. Il faut être à l’affût des signes et des symptômes d’hémorragie tout au long de la période de traitement, surtout en présence d’une association de facteurs de risque d’hémorragie.
Immunitaire
Réactions d’hypersensibilité : Des réactions d’hypersensibilité causant des symptômes tels que, entre autres, l’anaphylaxie, la dyspnée, les bouffées vasomotrices, la douleur thoracique ou l’œdème angioneurotique (p. ex., enflure des voies aériennes ou de la langue, avec difficulté respiratoire ou non) ont été observées au cours du traitement par l’évérolimus (voir 2 CONTRE-INDICATIONS). L’administration concomitante d’un inhibiteur de l’ECA peut accroître le risque d’œdème angioneurotique (p. ex., enflure des voies aériennes ou de la langue, avec difficulté respiratoire ou non).
Infections : L’évérolimus possède des propriétés immunosuppressives pouvant prédisposer les patients aux infections bactériennes, fongiques, virales ou protozoaires, incluant des infections causées par des agents pathogènes opportunistes (voir 8 EFFETS INDÉSIRABLES). Des infections généralisées et localisées, y compris la pneumonie, d’autres infections bactériennes et des infections fongiques envahissantes, telles que l’aspergillose, la candidose ou la pneumonie à Pneumocystis jirovecii (PJP), de même que des infections virales incluant la réactivation du virus de l’hépatite B, ont été signalées chez des patients traités par AFINITOR. Certaines de ces infections étaient d’intensité grave (elles ont provoqué, entre autres, une septicémie [y compris un choc septique] ou une insuffisance respiratoire ou hépatique) et se sont parfois révélées mortelles chez les adultes et les enfants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
Les médecins et les patients doivent être conscients du risque accru d’infection entraîné par AFINITOR ou AFINITOR DISPERZ. Toute infection préexistante doit être traitée et pleinement résolue avant l’administration d’AFINITOR ou d’AFINITOR DISPERZ. Il faut être attentif aux signes et aux symptômes d’infection; si un diagnostic d’infection est posé, il faut administrer sans tarder un traitement adéquat et envisager d’interrompre ou de cesser le traitement par AFINITOR ou AFINITOR DISPERZ.
Si un diagnostic d’infection fongique envahissante généralisée est posé, il faut mettre fin au traitement par AFINITOR ou AFINITOR DISPERZ et administrer un traitement antifongique adéquat (voir 4 POSOLOGIE ET ADMINISTRATION).
Des cas de pneumonie à Pneumocystis jirovecii (PJP), dont certains ont connu une issue mortelle, ont été rapportés chez des patients traités par l’évérolimus. L’apparition de la PJP pourrait être associée à l’usage concomitant de corticostéroïdes ou d’autres agents immunosuppresseurs. On envisagera donc d’administrer un traitement prophylactique contre la PJP lorsque le patient doit recevoir l’un ou l’autre de ces médicaments en concomitance avec l’évérolimus.
Vaccins : Le recours à un vaccin vivant et le contact étroit avec une personne en ayant reçu un doivent être évités durant le traitement par AFINITOR ou AFINITOR DISPERZ (voir 9 INTERACTIONS MÉDICAMENTEUSES). Chez les enfants qui ont un ASCG et/ou des crises épileptiques associées à la STB et ne nécessitent pas un traitement immédiat, il faudra administrer tous les vaccins à virus vivant recommandés chez l’enfant avant d’entreprendre le traitement, selon les lignes directrices locales (p. ex., la dernière édition du Guide canadien d’immunisation).
Surveillance et tests de laboratoire
Une évaluation de la formule et de la chimie sanguines (notamment le dosage du glucose, des lipides, de la créatinine, de l'azote uréique, des électrolytes, du magnésium, du calcium et du phosphate, de même que les épreuves fonctionnelles hépatiques), et des protéines urinaires doit être effectuée au début du traitement par AFINITOR ou AFINITOR DISPERZ et périodiquement par la suite.
Il faut vérifier le poids corporel, la croissance longitudinale et le développement pubertaire à intervalles réguliers (tous les 12 mois), et surveiller le développement neurologique d’après les lignes directrices relatives à la STB chez l’enfant (voir Populations particulières, Enfants).
Musculosquelettique
Rhabdomyolyse : Des cas non confirmés de rhabdomyolyse se manifestant par une myalgie ainsi qu’une douleur et une faiblesse musculaires accompagnés de taux significativement élevés de créatine kinase ont été rapportés chez des patients traités par AFINITOR. Durant le traitement par AFINITOR ou AFINITOR DISPERZ, on doit surveiller les patients afin de repérer l’apparition d’une rhabdomyolyse, surtout s’ils prennent une statine en concomitance. On doit aviser les patients traités par AFINITOR ou AFINITOR DISPERZ de signaler promptement les symptômes tels que la douleur musculaire, la faiblesse ou la coloration foncée de l’urine. Chez les patients qui reçoivent un diagnostic de rhabdomyolyse, un traitement doit être amorcé sans tarder et il faut envisager d’interrompre ou de cesser le traitement par AFINITOR ou AFINITOR DISPERZ (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Lors d’une étude clinique menée chez 118 patients atteints d’angiomyolipome rénal associé à la STB, un patient traité par AFINITOR a signalé un effet indésirable de rhabdomyolyse (< 1 %).
Considérations périopératoires
L’altération de la cicatrisation est un effet commun à tous les produits de la classe des dérivés de la rapamycine, y compris l’évérolimus. La prudence s’impose lorsqu’on utilise AFINITOR ou AFINITOR DISPERZ durant la période périchirurgicale.
Sensibilisation aux rayonnements et rappel de la radiothérapie
Des cas graves de sensibilisation aux rayonnements et de rappel de la radiothérapie touchant la peau et les viscères (y compris l’œsophagite et la pneumonite) ont été signalés chez des patients soumis à une radiothérapie avant, durant ou après un traitement par AFINITOR OU AFINITOR DISPERZ. Des précautions doivent donc être prises pour les patients utilisant AFINITOR OU AFINITOR DISPERZ dans un intervalle proche de la radiothérapie (voir 8.5 Effets indésirables observés après la mise en marché).
Rénal
On a relevé des augmentations, habituellement légères, de la créatininémie et de la protéinurie chez des patients traités par AFINITOR (voir 8 EFFETS INDÉSIRABLES). L’évaluation de la fonction rénale, comprenant le dosage de l’azote uréique sanguin, des protéines urinaires ou de la créatinine sérique, est recommandée avant de commencer le traitement par AFINITOR ou AFINITOR DISPERZ et périodiquement par la suite. On exercera une surveillance particulièrement étroite chez les patients qui présentent d’autres facteurs de risque pouvant altérer davantage la fonction rénale (voir également voir Surveillance et tests de laboratoire).
Des cas d’insuffisance rénale (incluant insuffisance rénale aiguë), dont certains se sont avérés mortels, ont été observés chez des patients traités par AFINITOR (voir 8 EFFETS INDÉSIRABLES).
Santé reproductive : Potentiel des femmes et des hommes
Il faut conseiller aux femmes aptes à procréer, y compris les jeunes filles prépubères, d’utiliser une méthode de contraception très efficace pendant le traitement par AFINITOR ou AFINITOR DISPERZ et au cours des 8 semaines suivant l’arrêt de celui-ci.
En cas d’aménorrhée chez une femme apte à procréer qui reçoit AFINITOR ou AFINITOR DISPERZ, l’utilisation d’une méthode de contraception très efficace doit être maintenue.
Durant l’étude sur l’angiomyolipome rénal associé à la STB, une aménorrhée secondaire a été signalée chez 15 % des femmes traitées par l’évérolimus et chez 4 % de celles qui recevaient le placebo. Durant l’étude sur l’ASCG associé à la STB, une aménorrhée a été signalée chez 17 % des femmes traitées par l’évérolimus et aucune de celles qui recevaient le placebo. On ne connaît pas le mécanisme à l’origine de cette manifestation. On recommande d’orienter promptement vers un endocrinologue les patientes qui présentent des irrégularités menstruelles (voir 8 EFFETS INDÉSIRABLES).
- Fertilité
La prise d’AFINITOR ou d’AFINITOR DISPERZ peut altérer la fertilité chez l’homme et la femme. On a observé des cas d’aménorrhée secondaire et de déséquilibre connexe du rapport hormone lutéinisante (LH)/hormone folliculo-stimulante (FSH) chez les femmes traitées par AFINITOR. Chez les hommes, on a noté une hausse des taux sanguins de FSH et de LH, une baisse des taux sanguins de testostérone et des cas d’azoospermie. Par ailleurs, des études menées chez l’animal ont fait état d’une réduction de la fertilité masculine (voir 16 TOXICOLOGIE NON CLINIQUE).
Respiratoire
Pneumonite non infectieuse : La pneumonite non infectieuse est un effet commun à tous les produits de la classe des dérivés de la rapamycine, y compris AFINITOR ou AFINITOR DISPERZ. Jusqu’à 19 % des patients traités par AFINITOR ont présenté une pneumonite non infectieuse (pneumopathie interstitielle dans certains cas) (voir 8 EFFETS INDÉSIRABLES). Certaines se sont révélées graves et, en de rares cas, mortelles.
Un diagnostic de pneumonite non infectieuse doit être envisagé en présence de signes et de symptômes respiratoires non spécifiques, notamment d’hypoxie, d’épanchement pleural, de toux et de dyspnée dont les causes infectieuses, néoplasiques et non médicinales ont été exclues par des examens appropriés. La présence d’infections opportunistes comme la pneumonie à Pneumocystis jirovecii (PJP) doit être écartée au moment d’établir le diagnostic différentiel de pneumonite non infectieuse (voir Immunitaire, Infections). Il faut demander aux patients de signaler sans tarder l’apparition de nouveaux symptômes respiratoires ou toute aggravation de ceux-ci.
Chez les patients qui montrent des signes de pneumonite non infectieuse révélés par radiographie et qui présentent peu ou pas de symptômes, le traitement par AFINITOR ou AFINITOR DISPERZ peut être poursuivi sans modification de la dose.
En cas de symptômes modérés (grade 2), il faut examiner la possibilité d’interrompre le traitement jusqu’à ce qu’une amélioration soit notée. L’administration de corticostéroïdes pourrait être indiquée. AFINITOR ou AFINITOR DISPERZ pourra être repris à une dose quotidienne environ 50 % plus faible que la dose antérieure (voir 4 POSOLOGIE ET ADMINISTRATION, Tableau 2).
Dans les cas de pneumonite non infectieuse de grade 3, la prise d’AFINITOR ou d’AFINITOR DISPERZ doit être arrêtée jusqu’à la régression des symptômes au grade 1 ou moins. AFINITOR ou AFINITOR DISPERZ pourra être repris à une dose quotidienne environ 50 % plus faible que la dose antérieure, selon les circonstances cliniques propres à chaque patient. En cas de toxicité récurrente de grade 3, on envisagera l’abandon du traitement par AFINITOR ou AFINITOR DISPERZ. Chez les patients atteints d’une pneumonite non infectieuse de grade 4, le traitement par AFINITOR ou AFINITOR DISPERZ doit être arrêté, et une corticothérapie peut être indiquée jusqu’à la disparition des symptômes cliniques. On envisagera d’administrer un traitement prophylactique contre la pneumonie à Pneumocystis jirovecii (PJP) chez les patients qui doivent prendre des corticostéroïdes pour traiter une pneumonite non infectieuse. On a également signalé des cas de pneumonite survenant à une dose réduite (voir 4 POSOLOGIE ET ADMINISTRATION, Tableau 2).
Lymphangioléiomyomatose (LAM) sporadique
L’innocuité et l’efficacité d’AFINITOR dans le traitement des patients atteints d’angiomyolipome rénal associé à une LAM sporadique n’ont pas été établies.
Vasculaire
Des cas de thrombose veineuse profonde et d’embolie pulmonaire ont été rapportés lors de l’utilisation d’AFINITOR au cours d’études cliniques (voir 8 EFFETS INDÉSIRABLES).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’emploi d’AFINITOR chez la femme enceinte peut être nocif pour le fœtus. Les femmes doivent être informées des risques pour le fœtus. Des études menées chez des animaux ont démontré des pertes post-implantation chez les rates et les lapines de même que des effets toxiques sur le fœtus à des expositions se situant en deçà du seuil clinique (voir 16 TOXICOLOGIE NON CLINIQUE). 7.1.2 Femmes qui allaitent
On ignore si l’évérolimus est excrété dans le lait maternel. Comme de nombreux médicaments sont excrétés dans le lait humain, il faut faire preuve de prudence. Des études sur l’animal ont montré que l’évérolimus ou ses métabolites passaient facilement dans le lait de rates. Par conséquent, les femmes qui prennent AFINITOR ou AFINITOR DISPERZ ne doivent pas allaiter durant le traitement ni durant les 2 semaines qui suivent l’administration de la dernière dose.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation d’AFINITOR chez les enfants atteints d’un cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, d’une TNE au stade avancé, d’un néphrocarcinome métastatique ou d’un angiomyolipome rénal associé à la STB n’est pas autorisée par Santé Canada.
AFINITOR et AFINITOR DISPERZ n'ont pas été étudiés chez les patients de moins de 1 an atteints d'un ASCG; leur utilisation n'est donc pas recommandée chez ces patients. On dispose de données limitées sur l’efficacité et l’innocuité du traitement par AFINITOR chez les patients âgés de 1 à 3 ans atteints d’un ASCG.
AFINITOR DISPERZ n’a pas été étudié chez les patients de moins de 2 ans présentant des crises épileptiques associées à la STB et son utilisation est déconseillée chez les patients de ce groupe d’âge.
On ignore quelle pourrait être la durée optimale du traitement par AFINITOR ou AFINITOR DISPERZ chez les patients atteints d'un ASCG; on a toutefois déjà observé une reprise de la croissance tumorale après l'interruption du traitement (voir 4 POSOLOGIE ET ADMINISTRATION, Surveillance du volume de l’ASCG chez les patients traités par AFINITOR ou AFINITOR DISPERZ et 14 ÉTUDES CLINIQUES, ASCG associé à la sclérose tubéreuse de Bourneville).
Selon des données non cliniques, la prise d'évérolimus pourrait entraîner un retard dans l'atteinte de certains repères d'évaluation du développement de même que dans le développement de l'appareil reproducteur. Au cours d'une étude sur la toxicité menée chez le raton, un retard lié à la dose dans l'atteinte de certains repères d'évaluation du développement, notamment un retard dans l'ouverture des yeux, un retard dans le développement de l'appareil reproducteur, tant chez le mâle que chez la femelle, de même qu'une augmentation de la latence durant les phases d'apprentissage et de mémoire ont été observés lors de l'administration de doses d’à peine 0,15 mg/kg/jour (voir 16 TOXICOLOGIE NON-CLINIQUE). Bien qu’on ne puisse tirer de conclusions définitives à cet effet – vu l’absence d’agent de comparaison durant les périodes de suivi de deux études de phase III et d’une étude de phase II – AFINITOR n’a pas semblé nuire à la croissance ni au développement pubertaire des 409 enfants traités dans le cadre d’études cliniques représentant une exposition estimative de 944,20 années-patients de traitement.
On ignore l’effet qu’AFINITOR exerce sur le développement neurologique, mais ce médicament n’a pas eu d’incidence défavorable sur ce plan chez l’enfant. Il faut vérifier le poids corporel, la croissance longitudinale et le développement pubertaire à intervalles réguliers (tous les 12 mois), et surveiller le développement neurologique d’après les lignes directrices relatives à la STB chez l’enfant. Le traitement doit être adapté aux besoins du patient et à la situation clinique.
L’emploi d’AFINITOR et d’AFINITOR DISPERZ est déconseillé chez les enfants atteints d’angiomyolipome rénal associé à la STB.
L’ensemble des données sur l’innocuité issues des études cliniques sur la STB ont été générées dans le cadre de trois études cliniques contrôlées menées avec répartition aléatoire et à double insu et une étude prospective à groupe unique menée en mode ouvert visant à évaluer l’innocuité et l’efficacité de l’évérolimus dans le traitement de la STB et son indication connexe. Dans l’ensemble, le type, la fréquence et la gravité des effets indésirables étaient comparables dans tous les groupes d’âge, sauf pour ce qui est des infections, qui étaient plus fréquentes et plus graves chez les patients de moins de 6 ans. Au total, 46 patients sur 137 (34 %) de moins de 6 ans ont présenté des infections de grade 3 ou 4, comparativement à 49 patients sur 272 (18 %) de 6 à moins de 18 ans et à 24 patients sur 203 (12 %) âgés de 18 ans et plus. Au cours de l’étude clinique menée auprès de patients présentant des crises épileptiques associées à la STB, deux décès causés par une infection ont été rapportés dans le groupe des 409 patients de moins de 18 ans ayant reçu de l’évérolimus.
On ne dispose d’aucune donnée chez les enfants atteints d’insuffisance hépatique. Comme la clairance de l’évérolimus pourrait être plus importante chez les jeunes patients que chez les adultes après normalisation en fonction de la surface corporelle, on ne peut se fier aux données existantes sur les insuffisants hépatiques adultes pour prévoir les doses qui conviendraient aux enfants (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Enfants). L’emploi d’AFINITOR ou d’AFINITOR DISPERZ est déconseillé chez les patients de moins de 18 ans atteints d’un ASCG qui ont une insuffisance hépatique (classe A, B ou C de Child-Pugh) (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Au cours de l’étude avec répartition aléatoire portant sur le cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, l’incidence de la mortalité toutes causes confondues survenant au cours des 28 jours suivant l’administration de la dernière dose d’AFINITOR a été de 3,7 % dans l’ensemble : 6,3 % chez les patientes de ≥ 65 ans comparativement à 2,1 % chez les patientes de < 65 ans. Des effets indésirables menant à l’abandon définitif du traitement sont survenus chez 33 % des patientes de ≥ 65 ans comparativement à 17 % des patientes de < 65 ans. Une surveillance étroite des effets indésirables et un réglage posologique approprié sont recommandés (voir 4 POSOLOGIE ET ADMINISTRATION).
Les résultats rapportés d’autres études cliniques ne font ressortir aucune différence sur le plan de la réponse entre les patients jeunes et les patients âgés (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Effets indésirables observés lors du traitement du cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif
Au cours d’une étude de phase III contrôlée par placebo avec répartition aléatoire (BOLERO-2) menée chez des femmes atteintes d’un cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif, les effets indésirables survenus le plus fréquemment au cours du traitement (≥ 30 %), sans égard à la causalité, ont été les suivants : stomatite, infections, éruption cutanée, fatigue, diarrhée et diminution de l’appétit. Les effets indésirables de grade 3 ou 4 ont été plus fréquents chez les patientes traitées par AFINITOR et l’exémestane que chez les patientes traitées par le placebo et l’exémestane [grade 3 (40,9 % vs 22,3 %, respectivement) et grade 4 (8,7 % vs 5,0 %, respectivement)]. Les effets indésirables de grade 3 ou 4 les plus fréquents (≥ 3 %) ont été la stomatite, les infections, la fatigue, la dyspnée et la pneumonite. Les infections de grade 3 ou 4 ont été, spécifiquement, la pneumonie (1,2 %), la septicémie (0,3 %), la gastro-entérite (0,6 %) et la pneumonie atypique primitive (0,4 %). Des effets indésirables mortels sont survenus chez 7 des 482 patientes (1,5 %) ayant reçu l’association AFINITOR-exémestane, chacun des effets suivants ayant provoqué un décès : pneumonie, septicémie, septicémie à staphylocoques, hémorragie tumorale, accident vasculaire cérébral ischémique, suicide réussi et insuffisance rénale. Un décès (0,4 %) attribuable à une pneumonie est survenu dans le groupe placebo-exémestane réunissant 238 patientes.
La fréquence d’effets indésirables survenus au cours du traitement ayant entraîné l’abandon définitif du traitement à l’étude a été de 24 % et de 5 % dans les groupes AFINITOR-exémestane et placebo-exémestane, respectivement. Les effets indésirables ayant le plus fréquemment entraîné l’abandon du traitement dans le groupe AFINITOR-exémestane ont été les suivants : pneumonite (4,4 % des patientes), stomatite (2,5 %), dyspnée (1,9 %), fatigue (1,9 %), diminution de l’appétit (1,7 %), anémie (1,7 %) et éruption cutanée (1,5 %). La fréquence des réglages posologiques a été de 64 % chez les patientes recevant AFINITOR dans le cadre du traitement associant AFINITOR et l’exémestane, et de 21 % chez les patientes recevant le placebo dans le cadre du traitement associant le placebo et l’exémestane. Les effets indésirables nécessitant des adaptations posologiques (interruptions ou réductions de la dose) ont été plus fréquents chez les patientes traitées par l’association AFINITOR-exémestane que chez celles ayant reçu le traitement associant le placebo et l’exémestane (60 % vs 12 %). Les effets indésirables qui ont le plus souvent nécessité une interruption ou une réduction de la dose dans le groupe AFINITOR-exémestane ont été la stomatite (23,7 % des patientes), la pneumonite (7,3 %) et la thrombocytopénie (5,2 %).
Effets indésirables observés lors du traitement de tumeurs neuroendocrines pancréatiques au stade avancé
Dans le cadre d’une étude contrôlée avec répartition aléatoire portant sur l’administration d’AFINITOR (n = 204) comparativement à un placebo (n = 203) chez des patients atteints de tumeurs neuroendocrines pancréatiques (TNEP) au stade avancé, les effets indésirables les plus fréquents (≥ 30 %) ont été les suivants : stomatite, éruption cutanée, diarrhée, fatigue, œdème, douleur abdominale, nausées, fièvre et céphalées. Les effets indésirables de grade 3 ou 4 les plus fréquents (≥ 5 %) ont été la stomatite et la diarrhée.
On a observé des décès survenus durant le traitement attribuables à des infections (1 %), une insuffisance rénale (0,5 %), un arrêt cardiaque (0,5 %), un décès (0,5 %), une insuffisance hépatique (0,5 %) et une détresse respiratoire aiguë (0,5 %) dans le groupe AFINITOR, mais pas dans le groupe placebo. On a signalé 1 décès survenu durant le traitement attribuable à une embolie pulmonaire (0,5 %) dans le groupe placebo. La fréquence d’effets indésirables survenus au cours du traitement (sans égard à la causalité) ayant entraîné l’abandon définitif du traitement à l’étude a été de 20,1 % et de 5,9 % dans les groupes AFINITOR et placebo, respectivement.
Les effets indésirables (sans égard à la causalité) ayant le plus fréquemment entraîné l’abandon du traitement ont été les suivants : pneumonite, infections et pyrexie. Les infections, la stomatite, la pneumonite, la thrombocytopénie et la pyrexie ont été le plus souvent à l’origine d’un report de traitement ou d’une diminution de la dose. Les interventions médicales ayant été le plus souvent requises au cours du traitement par AFINITOR avaient pour but de traiter les effets indésirables suivants : infections, stomatite, éruption cutanée, diarrhée et œdème périphérique.
Effets indésirables observés lors du traitement de tumeurs neuroendocrines non fonctionnelles du tube digestif ou du poumon au stade avancé
Au cours d’une étude contrôlée de phase III avec répartition aléatoire (RADIANT-4) menée chez des patients atteints de TNE non fonctionnelles du tube digestif ou du poumon au stade avancé, des effets indésirables graves ont été signalés plus souvent chez les patients du groupe AFINITOR (42,1 %) que chez ceux du groupe placebo (19,4 %). La fréquence d’effets indésirables graves particuliers a été faible dans les deux groupes de traitement. Les effets indésirables graves le plus souvent signalés dans le groupe AFINITOR, indépendamment du lien avec le médicament à l’étude, ont été la douleur abdominale (5,4 %), la pyrexie (4,5 %), la diarrhée (4,0 %), l’anémie (3,0 %), la pneumonie (3,0 %), l’obstruction de l’intestin grêle (3,0 %), l’asthénie (2,5 %), la fatigue (2,5 %), les vomissements (2,5 %) et la pneumonite (2,0 %).
Durant le traitement à double insu, le décès de 3 patients (1,5 %) du groupe AFINITOR et de 2 patients (2,0 %) du groupe placebo a été principalement attribué à un effet indésirable. Dans le groupe AFINITOR, les effets indésirables mortels ont été une insuffisance cardiaque (n = 1), une insuffisance respiratoire (n = 1) et un choc septique (n = 1). Dans le groupe placebo, les effets indésirables ayant causé le décès des patients ont été une infection pulmonaire (n = 1) et une dyspnée (n = 1). La fréquence d’effets indésirables survenus au cours du traitement ayant entraîné l’abandon définitif du traitement à l’étude a été de 29 % et de 7 % dans les groupes AFINITOR et placebo, respectivement. Un report ou une diminution de la dose se sont révélés nécessaires chez 70 % des patients qui recevaient AFINITOR et chez 19 % de ceux qui recevaient le placebo.
Les effets indésirables les plus fréquents (≥ 5 %), sans égard à la causalité, ayant nécessité un ajustement de la dose ou une interruption du traitement ont été l’anémie, la stomatite, la diarrhée, la fatigue, l’œdème périphérique, la pyrexie et la pneumonite. Les effets indésirables les plus fréquents (sans égard à la causalité) ayant entraîné l’abandon du traitement ont été la stomatite (3,0 %), une hausse du taux de gamma-glutamyl-transférase (1,5 %) et la diarrhée (1,5 %). Chacun des autres effets indésirables survenus a touché ≤ 1 % des patients.
Durant le traitement par AFINITOR, les effets indésirables les plus fréquents (≥ 10 %; sans égard à la causalité) ayant nécessité une intervention médicale ont été les suivants : anémie, stomatite, diarrhée, douleur abdominale, nausées, pyrexie, œdème périphérique, infection des voies urinaires, pneumonite, toux, éruption cutanée et hypertension.
Effets indésirables observés lors du traitement du néphrocarcinome métastatique
Au cours d’une étude de phase III avec répartition aléatoire sur le traitement du néphrocarcinome métastatique, les effets indésirables apparus le plus fréquemment au cours du traitement (≥ 30 %), sans égard à la causalité, ont été les suivants : stomatite, anémie, infections, asthénie, fatigue, toux et diarrhée. Les effets indésirables de grade 3 ou 4 les plus fréquents (≥ 3 %) ont été les suivants : anémie, infections, dyspnée, hyperglycémie, stomatite, fatigue, déshydratation, pneumonite, douleur abdominale, asthénie et hypercholestérolémie.
Les taux d’abandon définitif en raison d’effets indésirables survenus au cours du traitement étaient de 14 % et de 3 % dans les groupes AFINITOR et placebo, respectivement. La majorité des effets indésirables survenus au cours du traitement montraient une gravité de grade 1 ou 2.
Effets indésirables observés lors du traitement de l’angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville
Dans le cadre d’une étude multicentrique de phase III à double insu avec répartition aléatoire et groupes parallèles, menée chez des patients atteints d’angiomyolipome rénal associé à la STB (n =113) ou à la lymphangioléiomyomatose (LAM) sporadique (n = 5), l’effet indésirable survenu le plus fréquemment au cours du traitement (≥ 30 %), sans égard à la causalité, a été la stomatite. Les effets indésirables de grade 3 ou 4 les plus fréquents (≥ 2 %) ont été la stomatite, l’aménorrhée et les convulsions. Un seul décès a été signalé dans le groupe AFINITOR, résultat d’un état de mal épileptique chez un patient ayant des antécédents de crises d’épilepsie réfractaires.
La fréquence des effets indésirables survenus durant le traitement qui ont entraîné l’abandon définitif de l’étude s’est établie à 4 % et à 10 % dans les groupes AFINITOR et placebo, respectivement. Dans le groupe AFINITOR, ces effets ont été l’hypersensibilité/l’œdème angioneurotique/le bronchospasme, les convulsions et une baisse de la phosphorémie. Les adaptations posologiques (interruptions ou réductions de la dose) dues aux effets indésirables ont été plus fréquentes chez les patients du groupe AFINITOR que chez ceux du groupe placebo (52 % vs 21 %). L’effet indésirable qui a le plus souvent motivé une adaptation de la dose d’AFINITOR ou une intervention médicale a été la stomatite.
Effets indésirables observés lors du traitement de l’ASCG associé à la sclérose tubéreuse de Bourneville
Dans le cadre d’une étude de phase III à double insu avec répartition aléatoire (2:1), menée chez des patients atteints d'astrocytome sous-épendymaire à cellules géantes (ASCG) associé à la sclérose tubéreuse de Bourneville (STB) (n =117), l’effet indésirable survenu le plus fréquemment au cours du traitement par AFINITOR (≥ 30 %), sans égard à la causalité, a été la stomatite. Les effets indésirables de grade 3 ou 4 les plus fréquents (≥ 2 %) ont été la stomatite, la pyrexie, la pneumonie, la gastro-entérite virale, l’agressivité, l’agitation, la neutropénie et l’aménorrhée.
On n’a pas relevé d’effet indésirable ayant entraîné l’abandon définitif de l’étude. Des adaptations posologiques (interruptions ou réductions de la dose) dues aux effets indésirables ont été effectuées chez 55 % des patients du groupe AFINITOR. L’effet indésirable qui a le plus souvent motivé une adaptation de la dose d’AFINITOR a été la stomatite.
Effets indésirables observés chez des patients présentant des crises épileptiques associées à la STB
Lors d’une étude multicentrique de phase III comportant trois groupes de traitement, menée à double insu avec répartition aléatoire et groupes parallèles dans le but de comparer AFINITOR DISPERZ à un placebo comme traitement d’appoint chez des patients ayant des crises épileptiques associées à la STB, les principaux effets indésirables notés avec AFINITOR DISPERZ à une fréquence ≥ 20 % (dans les groupes Cmin faible ou Cmin élevée) ont été la stomatite (55 % dans le groupe AFINITOR DISPERZ à Cmin faible, 64 % dans le groupe AFINITOR DISPERZ à Cmin élevée) et la diarrhée (17 %, 22 %). Les effets indésirables de grade 3 ou 4 signalés le plus souvent (fréquence ≥ 2 %) ont été la stomatite (3 %, 4 %), la neutropénie (2 %, 2 %), la pneumonie (1 %, 2 %) et des menstruations irrégulières (0 %, 2 %). Les effets indésirables graves les plus fréquents (≥ 1 %) ont été la pneumonie (0,9 %, 3 %), l’état de mal épileptique (2 %, 2 %), les céphalées (0 %, 2 %), les convulsions (2 %, 0,8 %), l’ulcération buccale (2 %, 0 %), la pharyngite (2 %, 0 %), et l’infection des voies urinaires (2 %, 0 %).
Des effets indésirables ont incité 5 % et 3 % des patients des groupes AFINITOR DISPERZ à Cmin faible et à Cmin élevée, respectivement, et 2 % des patients du groupe placebo à abandonner le traitement par le médicament à l’étude. L’effet indésirable ayant causé le plus d’abandons (fréquence ≥ 1 %) du traitement par AFINITOR DISPERZ a été la stomatite (2 % dans le groupe AFINITOR DISPERZ à Cmin faible, 2 % dans le groupe AFINITOR DISPERZ à Cmin élevée, 0 % dans le groupe placebo). Des effets indésirables ont entraîné des adaptations de la dose (interruptions ou réductions) chez 24 % et 35 % des patients des groupes AFINITOR DISPERZ à Cmin faible et à Cmin élevée, respectivement (8 % dans le groupe placebo). Les effets indésirables ayant le plus souvent (fréquence ≥ 3 %) motivé des adaptations de la dose dans les groupes AFINITOR DISPERZ à Cmin faible et à Cmin élevée ont été la stomatite (11 %, 16 %) y compris l’ulcération buccale (7 %, 4 %), la pneumonie (0,9 %, 4 %) et la pyrexie (3 %, 2 %).
8.2 Effets indésirables observés dans les études cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’études cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’études cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif
Les données ci-dessous portent sur l’exposition à AFINITOR (10 mg/jour) administré en association avec l’exémestane (25 mg/jour) (n = 482) et à un placebo administré en association avec de l’exémestane (25 mg/jour) (n = 238) au cours d’une étude de phase III contrôlée par placebo avec répartition aléatoire (BOLERO-2) sur le traitement chez des femmes ménopausées du cancer du sein avec récepteurs œstrogéniques positifs, avec gène HER2-neu non amplifié localement avancé2 ou du cancer du sein métastatique. L’âge médian des patientes était de 61 ans (de 28 à 93 ans), et 75 % d’entre elles étaient de race blanche. Les résultats sur l’innocuité s’appuient sur un suivi médian d’environ 13 mois. À la date butoir de la collecte des données de l’analyse mise à jour, la durée médiane du traitement par AFINITOR était de 23,9 semaines (extrêmes de 1 et 100 semaines) à une dose d’intensité médiane de 8,7 mg/jour; la durée médiane du traitement par placebo était de 13,4 semaines (extrêmes de 1 et 79 semaines).
Le Tableau 7 ci-dessous compare la fréquence des effets indésirables survenus au cours du traitement chez 10 % ou plus des patientes ayant reçu AFINITOR à 10 mg par jour par rapport au placebo.
Dans le Tableau 7, les effets indésirables apparus au cours du traitement sont catégorisés d’après MedDRA, par système, appareil ou organe touché. Les effets indésirables de chaque catégorie sont classés en fonction de leur fréquence, les plus courants apparaissant en premier.
2 N = 2 patientes (0,4 %) dans le groupe AFINITOR + exémestane seulement
Tableau 7 Effets indésirables (sans égard à la causalité) survenus chez au moins 10 % des patientes et plus souvent chez celles du groupe traité par AFINITOR que chez celles du groupe placebo (cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif)
AFINITOR + exémestane N = 482 | Placebo + exémestane N = 238 | |||||
| Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Tous effets indésirables confondus | 100 | 41 | 9 | 90 | 22 | 5 |
| Appareil digestif | ||||||
| Stomatitea | 67 | 8 | 0 | 11 | 0,8 | 0 |
| Diarrhée | 33 | 2 | 0,2 | 18 | 0,8 | 0 |
| Nausées | 29 | 0,2 | 0,2 | 28 | 1 | 0 |
| Vomissements | 17 | 0,8 | 0,2 | 12 | 0,8 | 0 |
| Constipation | 14 | 0,4 | 0 | 13 | 0,4 | 0 |
| Sécheresse de la bouche | 11 | 0 | 0 | 7 | 0 | 0 |
| Organisme entier et point d’administration | ||||||
| Fatigue | 36 | 4 | 0,4 | 27 | 1 | 0 |
| Œdème périphérique | 19 | 1 | 0 | 6 | 0,4 | 0 |
| Pyrexie | 15 | 0,2 | 0 | 7 | 0,4 | 0 |
| Asthénie | 13 | 2 | 0,2 | 4 | 0 | 0 |
| Infections et infestations | ||||||
| Infectionsb | 50 | 4 | 1 | 25 | 2 | 0 |
| Épreuves | ||||||
| Diminution du poids | 25 | 1 | 0 | 6 | 0 | 0 |
| Métabolisme et nutrition | ||||||
| Diminution de l’appétit | 30 | 1 | 0 | 12 | 0,4 | 0 |
| Hyperglycémie | 14 | 5 | 0,4 | 2 | 0,4 | 0 |
| Appareil locomoteur et tissu conjonctif | ||||||
| Arthralgie | 20 | 0,8 | 0 | 17 | 0 | 0 |
| Dorsalgie | 14 | 0,2 | 0 | 10 | 0,8 | 0 |
| Douleur aux extrémités | 9 | 0,4 | 0 | 11 | 2 | 0 |
| Système nerveux | ||||||
| Dysgueusie | 22 | 0,2 | 0 | 6 | 0 | 0 |
| Céphalées | 21 | 0,4 | 0 | 14 | 0 | 0 |
| Psychiatrie | ||||||
| Insomnie | 13 | 0,2 | 0 | 8 | 0 | 0 |
| Poumons, thorax et médiastin | ||||||
| Toux | 24 | 0,6 | 0 | 12 | 0 | 0 |
| Dyspnée | 21 | 4 | 0,2 | 11 | 0,8 | 0,4 |
| Épistaxis | 17 | 0 | 0 | 1 | 0 | 0 |
| Pneumonitec | 19 | 4 | 0,2 | 0,4 | 0 | 0 |
| Peau et tissu sous-cutané | ||||||
| Éruption cutanée | 39 | 1 | 0 | 6 | 0 | 0 |
| Prurit | 13 | 0,2 | 0 | 5 | 0 | 0 |
| Alopécie | 10 | 0 | 0 | 5 | 0 | 0 |
AFINITOR + exémestane N = 482 | Placebo + exémestane N = 238 | |||||
| Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Fonction vasculaire | ||||||
| Bouffées vasomotrices | 6 | 0 | 0 | 14 | 0 | 0 |
Selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events) a Comprend la stomatite, l’ulcération buccale, la stomatite aphteuse, la glossodynie, la douleur gingivale, la glossite et l’ulcération des lèvres.
b Comprend tous les termes privilégiés dans la catégorie Infections et infestations, les plus courants étant la rhinopharyngite (10 %), l’infection des voies urinaires (10 %), l’infection des voies respiratoires supérieures (5 %), la pneumonie (4 %), la bronchite (4 %), la cystite (3 %) et la sinusite (3 %); comprend aussi la candidose (< 1 %), la septicémie (< 1 %) et l’hépatite C (< 1 %).
c Comprend la pneumonite, la pneumopathie interstitielle, l’infiltration pulmonaire et la fibrose pulmonaire.
Tumeurs neuroendocrines pancréatiques au stade avancé
Dans le cadre d’une étude contrôlée avec répartition aléatoire portant sur l’administration d’AFINITOR (n = 204) comparativement à un placebo (n = 203) chez des patients atteints de tumeurs neuroendocrines pancréatiques (TNEP) au stade avancé, l’âge médian des patients était de 58 ans (extrêmes de 23 et 87 ans); 79 % d’entre eux étaient de race blanche et 55 %, de sexe masculin. La durée médiane du traitement à l’insu a été de 37 semaines (extrêmes de 1 et 130) chez les patients traités par AFINITOR et de 16 semaines (extrêmes de 0 et 146) chez ceux qui ont reçu le placebo. Les patients du groupe placebo pouvaient passer au traitement ouvert par AFINITOR en cas de progression de la maladie.
Le Tableau 8 ci-dessous compare la fréquence des effets indésirables survenus au cours du traitement chez 10 % ou plus des patients ayant reçu AFINITOR à 10 mg par jour par rapport au placebo. Dans chaque classe d’organe du système MedDRA, les effets indésirables sont présentés par ordre décroissant de fréquence.
Tableau 8 Effets indésirables survenus chez au moins 10 % des patients et plus souvent chez ceux du groupe traité par AFINITOR que chez ceux du groupe placebo (TNEP)
| AFINITOR N = 204 | Placebo N = 203 | |||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Tous effets indésirables confondus | 100 | 49 | 13 | 98 | 32 | 8 |
| Appareil digestif | ||||||
| Stomatitea | 70 | 7 | 0 | 20 | 0 | 0 |
| Diarrhéeb | 50 | 5 | 0,5 | 25 | 3 | 0 |
| Douleur abdominale | 36 | 4 | 0 | 32 | 6 | 1 |
| Nausées | 32 | 2 | 0 | 33 | 2 | 0 |
| Vomissements | 29 | 1 | 0 | 21 | 2 | 0 |
| Constipation | 14 | 0 | 0 | 13 | 0,5 | 0 |
| AFINITOR N = 204 | Placebo N = 203 | |||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Sécheresse de la bouche | 11 | 0 | 0 | 4 | 0 | 0 |
| Organisme entier et point d'administration | ||||||
| Fatigue/malaise | 45 | 3 | 0,5 | 27 | 2 | 0,5 |
| Œdème (général et périphérique) | 39 | 1 | 0,5 | 12 | 1 | 0 |
| Fièvre | 31 | 0,5 | 0,5 | 13 | 0,5 | 0 |
| Asthénie | 19 | 3 | 0 | 20 | 3 | 0 |
| Infections et infestations | ||||||
| Rhinopharyngite/rhinite/IVRS | 25 | 0 | 0 | 13 | 0 | 0 |
| Infection des voies urinaires | 16 | 0 | 0 | 6 | 0,5 | 0 |
| Épreuves | ||||||
| Diminution du poids | 28 | 0,5 | 0 | 11 | 0 | 0 |
| Métabolisme et nutrition | ||||||
| Diminution de l’appétit | 30 | 1 | 0 | 18 | 1 | 0 |
| Diabète | 10 | 2 | 0 | 0,5 | 0 | 0 |
| Appareil locomoteur et tissu conjonctif | ||||||
| Arthralgie | 15 | 1 | 0,5 | 7 | 0,5 | 0 |
| Dorsalgie | 15 | 1 | 0 | 11 | 1 | 0 |
| Douleur aux extrémités | 14 | 0,5 | 0 | 6 | 1 | 0 |
| Spasmes musculaires | 10 | 0 | 0 | 4 | 0 | 0 |
| Système nerveux | ||||||
| Céphalées/migraine | 30 | 0,5 | 0 | 15 | 1 | 0 |
| Dysgueusie | 19 | 0 | 0 | 5 | 0 | 0 |
| Étourdissements | 12 | 0,5 | 0 | 7 | 0 | 0 |
| Psychiatrie | ||||||
| Insomnie | 14 | 0 | 0 | 8 | 0 | 0 |
| Poumons, thorax et médiastin | ||||||
| Toux/toux productive | 25 | 0,5 | 0 | 13 | 0 | 0 |
| Épistaxis | 22 | 0 | 0 | 1 | 0 | 0 |
| Dyspnée/dyspnée d’effort | 20 | 2 | 0,5 | 7 | 0,5 | 0 |
| Pneumonitec | 17 | 3 | 0,5 | 0 | 0 | 0 |
| Douleur pharyngolaryngée | 11 | 0 | 0 | 6 | 0 | 0 |
| Peau et tissu sous-cutané | ||||||
| Éruption cutanée | 59 | 0,5 | 0 | 19 | 0 | 0 |
| Trouble unguéal | 22 | 0,5 | 0 | 2 | 0 | 0 |
| Prurit/prurit généralisé | 21 | 0 | 0 | 13 | 0 | 0 |
| Sécheresse de la peau/ xérodermie | 13 | 0 | 0 | 6 | 0 | 0 |
| Fonction vasculaire | ||||||
| Hypertension | 13 | 1 | 0 | 6 | 1 | 0 |
| Durée médiane du traitement (semaines) | 37 | 16 | ||||
Selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events)
a Comprend stomatite (y compris la stomatite aphteuse), douleur, enflure ou ulcération gingivale, glossite, glossodynie, ulcération des lèvres, de la bouche ou de la langue, et inflammation des muqueuses.
b Comprend la diarrhée, l’entérite, l’entérocolite, la colite, la défécation impérieuse et la stéatorrhée. c Comprend la pneumonite, la pneumopathie interstitielle, la fibrose pulmonaire et la pneumopathie restrictive. Tumeurs neuroendocrines non fonctionnelles du tube digestif ou du poumon au stade avancé
Les données ci-dessous portent sur l’exposition à AFINITOR (n = 205) et à un placebo (n = 97) au cours d’une étude contrôlée de phase III avec répartition aléatoire (RADIANT-4) menée chez des patients atteints de TNE non fonctionnelles du tube digestif ou du poumon au stade avancé. La durée médiane du traitement à l’insu a été de 40 semaines chez les patients traités par AFINITOR et de 20 semaines chez ceux qui ont reçu le placebo.
Le Tableau 9 ci-dessous compare la fréquence des effets indésirables survenus au cours du traitement chez 10 % ou plus des patients ayant reçu AFINITOR à 10 mg par jour associé aux meilleurs soins d’appoint par rapport au placebo associé aux meilleurs soins d’appoint. Dans chaque classe d’organe du système MedDRA, les effets indésirables sont présentés par ordre décroissant de fréquence.
Tableau 9 Effets indésirables survenus chez au moins 10 % des patients atteints de tumeurs neuroendocrines (TNE) non fonctionnelles du tube digestif ou du poumon au stade avancé, et plus souvent chez ceux du groupe traité par AFINITOR que chez ceux du groupe placebo
| AFINITOR N = 202 | Placebo N = 98 | |||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Tous effets indésirables confondus | 99 | 57 | 12 | 89 | 21 | 7 |
| Sang et lymphe | ||||||
| Anémie | 22 | 5 | 1 | 12 | 3 | 0 |
| Appareil digestif | ||||||
| Stomatitea | 63 | 9 | 0 | 22 | 0 | 0 |
| Diarrhée | 41 | 8 | 1 | 31 | 2 | 0 |
| Nausées | 26 | 3 | 1 | 17 | 1 | 0 |
| Vomissements | 15 | 4 | 0 | 12 | 2 | 0 |
| Organisme entier et point d'administration | ||||||
| Œdème périphérique | 39 | 3 | 0 | 6 | 1 | 0 |
| Fatigue | 37 | 4 | 1 | 36 | 1 | 0 |
| Asthénie | 23 | 2 | 1 | 8 | 0 | 0 |
| Pyrexie | 23 | 1 | 1 | 8 | 0 | 0 |
| Infections et infestations | ||||||
| Infectionsb | 58 | 8 | 3 | 29 | 1 | 1 |
| Épreuves | ||||||
| Diminution du poids | 22 | 2 | 0 | 11 | 1 | 0 |
| Métabolisme et nutrition | ||||||
| Diminution de l’appétit | 22 | 1 | 0 | 17 | 1 | 0 |
| Hyperglycémie | 12 | 5 | 0 | 3 | 0 | 0 |
| Appareil locomoteur et tissu conjonctif | ||||||
| Arthralgie | 12 | 1 | 0 | 8 | 0 | 0 |
| Système nerveux | ||||||
| Dysgueusie | 18 | 1 | 0 | 4 | 0 | 0 |
| Psychiatrie | ||||||
| Insomnie | 10 | 0 | 0 | 7 | 1 | 0 |
| Poumons, thorax et médiastin | ||||||
| Toux | 27 | 0 | 0 | 20 | 0 | 0 |
| Dyspnée | 20 | 3 | 0 | 11 | 1 | 1 |
| Pneumonitec | 16 | 2 | 0 | 2 | 0 | 0 |
| Épistaxis | 13 | 1 | 0 | 3 | 0 | 0 |
| Peau et tissu sous-cutané | ||||||
| Éruption cutanée | 30 | 1 | 0 | 9 | 0 | 0 |
| Prurit | 17 | 1 | 0 | 9 | 0 | 0 |
| Fonction vasculaire | ||||||
| Hypertension | 12 | 4 | 0 | 8 | 3 | 0 |
Selon la version 4.03 des critères CTCAE (Common Toxicity Criteria for Adverse Events) a Comprend la stomatite, l’ulcération de la bouche, la stomatite aphteuse, la douleur gingivale, la glossite, l’ulcération de la langue et l’inflammation des muqueuses. b Comprend l’infection des voies urinaires, la rhinopharyngite, l’infection des voies respiratoires supérieures, l’infection des voies respiratoires inférieures (pneumonie, bronchite), l’abcès, la pyélonéphrite, le choc septique et la myocardite virale. c Comprend la pneumonite et la pneumopathie interstitielle. | ||||||
Néphrocarcinome métastatique
Les données ci-dessous portent sur l’exposition à AFINITOR (n = 274) et à un placebo (n = 137) au cours d’une étude de phase III avec répartition aléatoire sur le traitement du néphrocarcinome métastatique. Au total, 165 patients ont été exposés à AFINITOR à raison de 10 mg/jour pendant au moins 4 mois. L’âge médian des patients était de 61 ans (de 27 à 85 ans), 90 % d’entre eux étaient de race blanche et 78 %, de sexe masculin. La durée médiane du traitement à l’étude à l’insu était de 141 jours (19 à 451) chez les patients traités par AFINITOR et de 60 jours (21 à 295) chez les patients sous placebo.
Les effets indésirables apparus au cours du traitement à une fréquence ≥ 10 % chez les patients traités par AFINITOR à raison de 10 mg/jour par rapport au placebo sont présentés au Tableau 10.
Dans le Tableau 10, les effets indésirables apparus au cours du traitement sont catégorisés d’après MedDRA, par système, appareil ou organe touché. Les effets indésirables de chaque catégorie sont classés en fonction de leur fréquence, les plus courants apparaissant en premier.
Tableau 10 Effets indésirables, sans égard à la causalité, survenus chez au moins 10 % des patients et plus souvent chez ceux du groupe traité par AFINITOR que chez ceux du groupe placebo (néphrocarcinome métastatique)
AFINITOR à 10 mg/jour n = 274 | Placebo n = 137 | |||||
Tous grades confond us | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Tous effets indésirables confondus | 97 | 52 | 13 | 93 | 23 | 5 |
| Appareil digestif | ||||||
| Stomatitea | 44 | 4 | < 1 | 8 | 0 | 0 |
| Diarrhée | 30 | 1 | 0 | 7 | 0 | 0 |
| Nausées | 26 | 1 | 0 | 19 | 0 | 0 |
| Vomissements | 20 | 2 | 0 | 12 | 0 | 0 |
| Sang et lymphe | ||||||
| Anémie | 38 | 9 | < 1 | 15 | 4 | < 1 |
| Infections et infestations b | 37 | 7 | 3 | 18 | 1 | 0 |
| Organisme entier et point d’administration | ||||||
| Asthénie | 33 | 3 | < 1 | 23 | 4 | 0 |
| Fatigue | 31 | 5 | 0 | 27 | 3 | < 1 |
| Œdème périphérique | 25 | < 1 | 0 | 8 | < 1 | 0 |
| Pyrexie | 20 | < 1 | 0 | 9 | 0 | 0 |
| Inflammation des muqueuses | 19 | 1 | 0 | 1 | 0 | 0 |
| Poumons, thorax et médiastin | ||||||
| Toux | 30 | < 1 | 0 | 16 | 0 | 0 |
| Dyspnée | 24 | 6 | 1 | 15 | 3 | 0 |
| Épistaxis | 18 | 0 | 0 | 0 | 0 | 0 |
| Pneumonitec | 14 | 4 | 0 | 0 | 0 | 0 |
| Peau et tissu sous-cutané | ||||||
| Éruption cutanée | 29 | 1 | 0 | 7 | 0 | 0 |
| Prurit | 14 | < 1 | 0 | 7 | 0 | 0 |
| Sécheresse de la peau | 13 | < 1 | 0 | 5 | 0 | 0 |
| Métabolisme et nutrition | ||||||
| Anorexie | 25 | 1 | 0 | 14 | < 1 | 0 |
| Hypercholestérolémie | 20 | 3 | 0 | 2 | 0 | 0 |
| Hypertriglycéridémie | 15 | 1 | 0 | 2 | 0 | 0 |
| Hyperglycémie | 12 | 6 | 0 | 2 | 1 | 0 |
| Système nerveux | ||||||
| Céphalées | 19 | < 1 | < 1 | 9 | < 1 | 0 |
| Dysgueusie | 10 | 0 | 0 | 2 | 0 | 0 |
| Appareil locomoteur et tissu conjonctif | ||||||
| Douleur aux extrémités | 10 | 1 | 0 | 7 | 0 | 0 |
| Durée médiane du traitement (d) | 141 | 60 | ||||
Selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events) a Stomatite (y compris la stomatite aphteuse) et ulcération buccale et linguale.
b Comprend tous les termes privilégiés dans la catégorie Infections et infestations, les plus courants étant la
AFINITOR à 10 mg/jour n = 274 | Placebo n = 137 | |||||
Tous grades confond us | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
rhinopharyngite (6 %), la pneumonie (6 %), l’infection des voies urinaires (5 %), la bronchite (4 %) et la sinusite (3 %); comprend aussi l’aspergillose (< 1 %), la candidose (< 1 %) et la septicémie (< 1 %).
c Comprend la pneumonite, la pneumopathie interstitielle, l’infiltration pulmonaire, l’hémorragie alvéolaire pulmonaire, la toxicité pulmonaire et l’alvéolite.
Angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville
Les données ci-dessous portent sur l’exposition à AFINITOR (10 mg/jour) (n = 79) en comparaison d’un placebo (n = 39) dans le cadre d’une étude multicentrique de phase III à double insu avec répartition aléatoire et groupes parallèles, menée chez des patients atteints d’angiomyolipome rénal associé à la STB (n = 113) ou à la lymphangioléiomyomatose (LAM) sporadique (n = 5). L’âge médian des patients était de 31 ans (de 18 à 61 ans); 89 % d’entre eux étaient de race blanche et 34 %, de sexe masculin. La durée médiane du traitement à l’insu a été de 48 semaines (de 2 à 115 semaines) chez les patients ayant reçu AFINITOR et de 45 semaines (de 9 à 115 semaines) chez les patients sous placebo.
Au Tableau 11, on compare la fréquence des effets indésirables apparus au cours du traitement chez ≥ 10 % des patients traités par AFINITOR à 10 mg/jour ou par le placebo et survenus plus souvent avec AFINITOR qu’avec le placebo.
Dans ce tableau, les effets indésirables apparus au cours du traitement sont catégorisés d’après MedDRA, par système, appareil ou organe touché. Les effets indésirables de chaque catégorie sont classés en fonction de leur fréquence, les plus courants apparaissant en premier.
Tableau 11 Effets indésirables, sans égard à la causalité, survenus chez ≥ 10 % des patients et plus souvent chez ceux du groupe traité par AFINITOR que chez ceux du groupe placebo (angiomyolipome rénal associé à la STB)
AFINITOR à 10 mg/jour n = 79 | Placebo n = 39 | |||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Tous effets indésirables confondus | 100 | 25 | 5 | 97 | 8 | 5 |
| Sang et lymphe | ||||||
| Anémie | 11 | 0 | 0 | 3 | 0 | 0 |
| Leucopénie | 10 | 0 | 0 | 8 | 0 | 0 |
| Appareil digestif | ||||||
| Stomatitea | 78 | 6 | 0 | 23 | 0 | 0 |
| Nausées | 16 | 0 | 0 | 13 | 0 | 0 |
| Vomissements | 15 | 0 | 0 | 5 | 0 | 0 |
| Diarrhée | 14 | 0 | 0 | 5 | 0 | 0 |
AFINITOR à 10 mg/jour n = 79 | Placebo n = 39 | |||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Douleur abdominale | 11 | 0 | 0 | 8 | 3 | 0 |
| Organisme entier et point d’administration | ||||||
| Œdème périphérique | 13 | 1 | 0 | 8 | 0 | 0 |
| Infections et infestations | ||||||
| Infection des voies respiratoires supérieures | 11 | 0 | 0 | 5 | 0 | 0 |
| Épreuves | ||||||
| Élévation du taux sanguin de lactate déshydrogénase | 11 | 0 | 0 | 3 | 0 | 0 |
| Métabolisme et nutrition | ||||||
| Hypercholestérolémie | 23 | 1 | 0 | 3 | 0 | 0 |
| Hypophosphatémie | 11 | 0 | 0 | 3 | 0 | 0 |
| Appareil locomoteur et tissu conjonctif | ||||||
| Arthralgie | 13 | 0 | 0 | 5 | 0 | 0 |
| Système nerveux | ||||||
| Céphalées | 22 | 0 | 0 | 21 | 3 | 0 |
| Poumons, thorax et médiastin | ||||||
| Toux | 20 | 0 | 0 | 13 | 0 | 0 |
| Peau et tissu sous-cutané | ||||||
| Acné | 22 | 0 | 0 | 5 | 0 | 0 |
| Éruption cutanéeb | 11 | 0 | 0 | 0 | 0 | 0 |
| Eczéma | 10 | 0 | 0 | 8 | 0 | 0 |
Grades attribués selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events) a Comprend la stomatite, la stomatite aphteuse, l’ulcération buccale, la douleur gingivale, la glossite et la glossodynie. b Comprend l’éruption cutanée, l’érythème, l’éruption érythémateuse, l’érythème palmaire et l’éruption maculeuse.
Une aménorrhée (secondaire) est survenue chez 15 % des femmes traitées par AFINITOR (8 sur 52) et 4 % de celles qui recevaient le placebo (1 sur 26). Les autres effets indésirables touchant le système reproducteur féminin étaient la ménorragie (10 %), les irrégularités menstruelles (10 %), l’hémorragie vaginale (8 %), le retard des règles (2 %) et l’oligoménorrhée (2 %).
Au cours d’un suivi de plus longue durée (exposition médiane de 47 mois), les effets indésirables dignes de mention ont été les suivants : rhinopharyngite (44,6 %), infection des voies urinaires (31 %), protéinurie (18 %), bronchite (14,3 %), pyrexie (13 %), douleur oropharyngée (13 %), prurit (12 %), gastroentérite (12 %), hausse du taux de lactate déshydrogénase (11 %), étourdissements (11 %), myalgie (11 %), troubles dentaires (abcès dentaire [7,1 %], infection dentaire [6,3 %] et parodontite [5,4 %]) et métrorragie (5,4 %). Une hausse des taux sanguins d’hormone folliculo-stimulante (FSH) et d’hormone lutéinisante (LH) a été signalée chez 2 des 39 patients de sexe masculin (5,1 %); chez l’un d’eux, on a également observé une baisse du taux sanguin de testostérone (2,6 %).
ASCG associé à la sclérose tubéreuse de Bourneville
Les données ci-dessous portent sur l’exposition à AFINITOR (n = 78) en comparaison d’un placebo (n = 39) dans le cadre d’une étude de phase III à double insu avec répartition aléatoire (2:1), menée chez des patients atteints d'astrocytome sous-épendymaire à cellules géantes (ASCG) associé à la sclérose tubéreuse de Bourneville (STB) (n =117). L’âge médian des patients était de 9,5 ans (de 0,8 à 26,6 ans), 93 % d’entre eux étaient de race blanche et 57 %, de sexe masculin. La durée médiane du traitement à l’insu a été de 52 semaines (de 24 à 89 semaines) chez les patients ayant reçu AFINITOR et de 47 semaines (de 14 à 88 semaines) chez les patients sous placebo.
Au Tableau 12, on compare la fréquence des effets indésirables apparus au cours du traitement, sans égard à la causalité, chez ≥ 10 % des patients traités par AFINITOR et survenus plus souvent avec AFINITOR qu’avec le placebo.
Dans le Tableau 12, les effets indésirables apparus au cours du traitement sont catégorisés d’après MedDRA, par système, appareil ou organe touché. Les effets indésirables de chaque catégorie sont classés en fonction de leur fréquence, les plus courants apparaissant en premier.
Tableau 12 Effets indésirables, sans égard à la causalité, survenus chez au moins 10 % des patients et plus souvent chez ceux du groupe traité par AFINITOR que chez ceux du groupe placebo (ASCG associé à la STB – étude de phase III)
| AFINITOR N = 78 | Placebo N = 39 | |||||
Tous grades confondus % | Grade 3 % | Grade 4 % | Tous grades confondus % | Grade 3 % | Grade 4 % | |
| Tous effets indésirables confondus | 97 | 36 | 3 | 92 | 23 | 3 |
| Appareil digestif | ||||||
| Stomatitea | 62 | 9 | 0 | 26 | 3 | 0 |
| Vomissements | 22 | 1 | 0 | 13 | 0 | 0 |
| Diarrhée | 17 | 0 | 0 | 5 | 0 | 0 |
| Constipation | 10 | 0 | 0 | 3 | 0 | 0 |
| Infections et infestations | ||||||
| Infection des voies respiratoiresb | 31 | 1 | 1 | 23 | 0 | 0 |
| Gastro-entéritec | 10 | 4 | 1 | 3 | 0 | 0 |
| Pharyngite à streptocoques | 10 | 0 | 0 | 3 | 0 | 0 |
| Infection d’oreillef | 18 | 3 | 0 | 15 | 3 | 0 |
| Organisme entier et point d'administration | ||||||
| Pyrexie | 23 | 6 | 0 | 18 | 3 | 0 |
| Fatigue | 14 | 0 | 0 | 3 | 0 | 0 |
| Psychiatrie et comportement | ||||||
| Anxiété, agressivité ou autre trouble du comportementd | 21 | 5 | 0 | 3 | 0 | 0 |
| Peau et tissu sous-cutané | ||||||
| Éruption cutanéee | 21 | 0 | 0 | 8 | 0 | 0 |
| Acné | 10 | 0 | 0 | 5 | 0 | 0 |
| Selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events) | ||||||
a Comprend l’ulcération buccale, la stomatite et l’ulcération labiale
b Comprend l’infection des voies respiratoires, l’infection des voies respiratoires supérieures et l’infection virale des voies respiratoires
c Comprend la gastro-entérite, la gastro-entérite virale et l’infection gastro-intestinale
d Comprend l’agitation, l’anxiété, la crise de panique, l’agressivité, le comportement anormal et le trouble obsessionnel compulsif
e Comprend l’éruption cutanée, l’éruption cutanée généralisée, l’éruption cutanée maculeuse, l’éruption cutanée maculopapuleuse, l’éruption cutanée papuleuse, la dermatite allergique et l’urticaire
f Comprend l’otite moyenne, l’infection d’oreille, l’infection d’oreille bactérienne et l’otite moyenne aiguë
Une aménorrhée (secondaire) a été signalée chez 17 % (3 sur 18) des femmes âgées de 10 à 55 ans traitées par AFINITOR (l’âge de la patiente la plus vieille dans cette plage cible était de 27 ans) et chez aucune de celles qui recevaient le placebo. Dans ce même groupe de femmes traitées par AFINITOR, les anomalies menstruelles suivantes ont été signalées : dysménorrhée (6 %), ménorragie (6 %), métrorragie (6 %) et irrégularité menstruelle non précisée (6 %).
Au cours d’une prolongation du suivi correspondant à une exposition moyenne de 47 mois, on a observé d’autres effets indésirables et anomalies hématologiques/biochimiques dignes de mention, à savoir : rhinopharyngite (35 %), toux (26 %), pneumonie (25 %), sinusite (20 %), bronchite (18 %), otite moyenne (18 %), céphalées (15 %), diminution de l’appétit (14 %), hyperglycémie (13 %), hypertension (11 %), infection des voies urinaires (9 %), baisse du taux de fibrinogène (8 %), douleur oropharyngée (6 %), cellulite (6 %), douleur abdominale (5 %), perte de poids (5 %), irritabilité (5 %), hausse de la créatininémie (5 %) et azoospermie (1 %).
Crises épileptiques associées à la STB
Les données décrites ci-dessous se fondent sur une étude multicentrique de phase III comportant trois groupes de traitement, menée à double insu avec répartition aléatoire et groupes parallèles dans le but de comparer AFINITOR DISPERZ à un placebo comme traitement d’appoint chez des patients ayant des crises épileptiques associées à la STB. Au total, 247 patients ont reçu AFINITOR DISPERZ (faible dose/concentration minimale [Cmin] faible : de 3 à 7 ng/mL, n = 117; dose élevée/Cmin élevée : de 9 à 15 ng/mL, n = 130) ou un placebo (n = 119) en plus du traitement antiépileptique administré en concomitance à chaque patient.
Le Tableau 13 compare la fréquence des effets indésirables survenus au cours du traitement, sans égard à la causalité, survenus chez ≥ 10 % des patients et plus souvent chez ceux du groupe traité par AFINITOR DISPERZ que chez ceux du groupe placebo au cours de la phase de traitement principale (crises épileptiques associées à la STB).
Tableau 13 Effets indésirables, sans égard à la causalité, classés par termes préférentiels du
MedDRA, survenus chez ≥ 10 % des patients et plus souvent chez ceux du groupe traité par AFINITOR DISPERZ que chez ceux du groupe placebo au cours de la phase de traitement principale (crises épileptiques associées à la STB)
| AFINITOR DISPERZ | Placebo | ||
Cmin cible faible de 3 à 7 ng/mL | Cmin cible élevée de | ||
| 9 à 15 ng/mL | |||
| N = 117 | N = 130 | N = 119 | |
| Tous | Grade 3 | Grade 4 | Tous | Grade 3 | Grade 4 | Tous | Grade 3 | ||
| grades | grades | grades | Grade 4 | ||||||
| confondus | confondus | confondus | |||||||
| % | % | % | % | % | % | % | % | % | |
| Tous effets indésirables confondus | |||||||||
| Appareil digestif | |||||||||
| Stomatitea | 55 | 3 | 0 | 64 | 4 | 0 | 9 | 0 | 0 |
| Diarrhée | 17 | 0 | 0 | 22 | 0 | 0 | 5 | 0 | 0 |
| Vomissements | 12 | 0 | 0 | 10 | 2 | 0 | 9 | 0 | 0 |
| Infections et infestations | |||||||||
| Rhinopharyngite | 14 | 0 | 0 | 16 | 0 | 0 | 16 | 0 | 0 |
| Infection des voies | 0 | 0 | 0 | 0 | 1 | ||||
| respiratoires | 13 | 15 | 13 | 0 | |||||
| supérieures | |||||||||
| Organisme entier et point d'administration | |||||||||
| Pyrexie | 20 | 0 | 0 | 14 | 1 | 0 | 5 | 0 | 0 |
| Poumons, thorax et médiastin | |||||||||
| Toux | 11 | 0 | 0 | 10 | 0 | 0 | 3 | 0 | 0 |
| Affections de la peau et du tissu sous-cutané | |||||||||
| Éruption cutanéeb | 6 | 0 | 0 | 10 | 0 | 0 | 3 | 0 | 0 |
| a Comprend des cas de stomatite, d’ulcération buccale, d’ulcère aphteux, d’ulcération des lèvres, d’ulcération de la langue, | |||||||||
| d’inflammation des muqueuses, de douleur gingivale | |||||||||
| b Comprend des cas d’éruption cutanée, d’éruption cutanée érythémateuse, d’éruption cutanée généralisée, d’érythème, | |||||||||
| d’éruption maculopapuleuse, d’éruption maculaire | |||||||||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif
Autres effets indésirables apparus au cours du traitement et survenus plus souvent avec AFINITOR qu’avec le placebo, mais à une fréquence inférieure à 10 % et jugés significatifs sur le plan clinique :
Fonction cardiaque : tachycardie (3 %)
Oreille et labyrinthe : surdité (0,8 %)
Appareil digestif : douleur abdominale (5 %), dysphagie (2 %), gingivite (2 %)
Métabolisme et nutrition : diabète (1 %), déshydratation (3 %)
Système nerveux : agueusie (1 %)
Fonction rénale et urinaire : insuffisance rénale (1 %), insuffisance rénale aiguë (0,8 %), dysfonctionnement rénal (1 %)
Poumons, thorax et médiastin : épanchement pleural (4 %), embolie pulmonaire (2 %), hémoptysie (1 %)
Peau et tissu sous-cutané : trouble unguéal (8 %), érythème (4 %), acné (3 %), syndrome main-pied (signalé sous le terme érythrodysesthésie palmoplantaire) (0,6 %), œdème angioneurotique (0,2 %)
Fonction vasculaire : hypertension (8 %), lymphœdème (6 %), hémorragie musculaire (0,8 %), hémorragie rectale (0,8 %), hémorragie hémorroïdale (0,6 %), hématome intra-abdominal (0,6 %), thrombose veineuse profonde (1 %)
Tumeurs neuroendocrines pancréatiques au stade avancé
Autres effets indésirables apparus au cours du traitement et survenus plus souvent avec AFINITOR qu’avec le placebo, mais à une fréquence inférieure à 10 % et jugés significatifs sur le plan clinique :
Fonction cardiaque : angine de poitrine (2 %), insuffisance cardiaque (1 %)
Appareil digestif : dysphagie (3 %), douleur buccale (3 %), occlusion de l’intestin grêle (0,5 %)
Organisme entier et point d’administration : frissons (6 %), douleur thoracique (3 %), œdème généralisé (2 %)
Sang : érythroblastopénie chronique acquise (0,5 %)
Métabolisme et nutrition : déshydratation (6 %)
Psychiatrie : Dépression (6 %)
Fonction rénale et urinaire : protéinurie (4 %), insuffisance rénale (2 %)
Système reproducteur et seins : irrégularité menstruelle (3 %)
Poumons, thorax et médiastin : épanchement pleural (7 %), embolie pulmonaire (2 %), œdème pulmonaire (1 %)
Peau et tissu sous-cutané : acné (6 %), érythème (5 %), syndrome main-pied (signalé sous le terme érythrodysesthésie palmoplantaire) (3 %), œdème angioneurotique (0,5 %)
Tumeurs neuroendocrines non fonctionnelles du tube digestif ou du poumon au stade avancé
Autres effets indésirables d’importance clinique apparus au cours du traitement, observés à une fréquence inférieure à 10 % dans le groupe AFINITOR, mais plus souvent que dans le groupe placebo :
Sang et lymphe : thrombocytopénie (4 %), neutropénie (3 %)
Fonction cardiaque : insuffisance cardiaque (3 %), insuffisance cardiaque congestive (1 %), insuffisance cardiaque chronique (1 %), dysfonctionnement ventriculaire gauche (1 %)
Yeux : œdème des paupières (4 %)
Appareil digestif : obstruction de l’intestin grêle (3 %), occlusion intestinale (2 %), dysphagie (3 %)
Organisme entier et point d’administration : altération de la cicatrisation (1 %)
Épreuves: hausse du taux d’alanine aminotransférase (5 %), hausse du taux de cholestérol (5 %), hausse du taux de gamma-glutamyl-transférase (5 %), hausse du taux d’aspartate aminotransférase (4 %), hausse de la créatininémie (4 %)
Métabolisme et nutrition : hypokaliémie (10 %), hypercholestérolémie (6 %), hypertriglycéridémie (5 %), hypophosphatémie (5 %), diabète (4 %), diabète de type 2 (1 %), hypocalcémie (4 %)
Appareil locomoteur et tissu conjonctif : douleur dans les extrémités (9 %), myalgie (6 %)
Système nerveux : léthargie (4 %), paresthésie (2 %)
Fonction rénale et urinaire : protéinurie (8 %), insuffisance rénale (1 %)
Poumons, thorax et médiastin : épanchement pleural (5 %)
Peau et tissu sous-cutané : dermatite acnéiforme (9 %), sécheresse de la peau (9 %), troubles des ongles (6 %), érythème (6 %), acné (5 %), syndrome main-pied (signalé sous le terme érythrodysesthésie palmoplantaire; (4 %)
Fonction vasculaire : thrombose veineuse profonde (1 %), phlébite (1 %)
Néphrocarcinome métastatique
Parmi d’autres effets indésirables apparus au cours du traitement et survenus plus souvent avec AFINITOR qu’avec le placebo, mais à une fréquence < 10 % et jugés significatifs sur le plan clinique, on compte :
Sang et lymphe : lymphopénie (8 %), thrombocytopénie (7 %), leucopénie (3 %)
Fonction cardiaque : tachycardie (3 %), insuffisance cardiaque congestive (1 %)
Yeux : œdème palpébral (4 %), conjonctivite (2 %), hémorragie rétinienne (< 1 %)
Appareil digestif : douleur abdominale (9 %), sécheresse de la bouche (8 %), hémorroïdes (5 %), dyspepsie (4 %), dysphagie (4 %), hémorragie anale (< 1 %), hématochézie (< 1 %), méléna (< 1 %), hémorragie rectale (< 1 %)
Organisme entier et point d’administration : perte de poids (9 %), douleur thoracique (5 %), frissons (4 %), altération de la cicatrisation (< 1 %)
Épreuves : augmentation de la créatininémie (9 %)
Métabolisme et nutrition : déshydratation (5 %), hypophosphatémie (5 %), hausse du taux d’alanine-aminotransférase (3 %), hausse du taux d’aspartate-aminotransférase (3 %), hypocalcémie (3 %), exacerbation d’un diabète sucré préexistant (2 %), diabète d’apparition nouvelle (< 1 %)
Appareil locomoteur et tissu conjonctif : douleur à la mâchoire (3 %)
Système nerveux : étourdissements (7 %), paresthésie (5 %), agueusie (1 %)
Psychiatrie : insomnie (9 %)
Reins et voies urinaires : insuffisance rénale (3 %), insuffisance rénale aiguë (1 %), augmentation de la fréquence des mictions pendant la journée (2 %), hématurie (2 %)
Système reproducteur et seins : hémorragie vaginale (< 1 %)
Poumons, thorax et médiastin : épanchement pleural (7 %), douleur pharyngolaryngée (4 %), rhinorrhée (3 %), hémorragie alvéolaire pulmonaire (< 1 %)
Peau et tissu sous-cutané : syndrome main-pied (signalé sous le terme érythrodysesthésie palmoplantaire) (5 %), trouble unguéal (5 %), érythème (4 %), onychoclasie (4 %), lésion cutanée (4 %), dermatite acnéiforme (3 %), acné (< 1 %), œdème angioneurotique (0,7 %)
Vaisseaux sanguins : hypertension (4 %), hémorragie (3 %)§, thrombose veineuse profonde (< 1 %)
§ Sans compter l’épistaxis
Angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville
Parmi d’autres effets indésirables apparus au cours du traitement et survenus plus souvent avec AFINITOR qu’avec le placebo, mais à une fréquence < 10 % et jugés significatifs sur le plan clinique, on compte :
Sang et lymphe : thrombocytopénie (8 %)
Appareil digestif : flatulences (6 %), douleur buccale (1 %)
Système immunitaire : hypersensibilité (3 %)
Infections et infestations : otite moyenne (6 %), sinusite (6 %), éruption pustuleuse (5 %), herpès buccal (4 %), pneumonie (4 %), gingivite (1 %)
Épreuves : baisse de la capacité de diffusion du monoxyde de carbone (9 %), hausse du taux sanguin de phosphatases alcalines (9 %), hausse du taux de gamma-glutamyl-transférase (6 %), baisse de la phosphorémie (5 %)
Métabolisme et nutrition : hyperlipidémie (8 %), diminution de l’appétit (6 %), carence en fer (6 %)
Système nerveux : migraine (5 %), dysgueusie (4 %), agueusie (1 %)
Psychiatrie : dépression (5 %), insomnie (4 %), agressivité (1 %)
Poumons, thorax et médiastin : épistaxis (9 %), pneumonite (1 %)
Système reproducteur et seins : élévation du taux sérique d’hormone lutéinisante (4 %), élévation du taux sérique d’hormone folliculo-stimulante (3 %), kyste ovarien (3 %)
Peau et tissu sous-cutané : sécheresse cutanée (9 %), dermatite acnéiforme (8 %), œdème angioneurotique (1 %)
Vaisseaux sanguins : crise hypertensive (1 %)
ASCG associé à la sclérose tubéreuse de Bourneville
Parmi d’autres effets indésirables apparus au cours du traitement et survenus avec AFINITOR à une fréquence < 10 % et jugés significatifs sur le plan clinique, on compte :
Sang et lymphe : neutropénie (6 %), anémie (5 %)
Appareil digestif : nausées (8 %), douleur buccale (5 %)
Organisme entier et point d’administration : irritabilité (5 %)
Système immunitaire : hypersensibilité (3 %)
Infections et infestations : infection des voies urinaires (4 %), gingivite (4 %), zona (1 %)
Épreuves : élévation du taux sérique d’hormone lutéinisante (1 %)
Métabolisme et nutrition : diminution de l’appétit (9 %), hypercholestérolémie (6 %)
Appareil locomoteur et tissu conjonctif : douleur aux extrémités (8 %)
Psychiatrie : agressivité (8 %), insomnie (6 %)
Poumons, thorax et médiastin : pneumonie (6 %), épistaxis (5 %), pneumonite (1 %)
Crises épileptiques associées à la STB
Parmi d’autres effets indésirables apparus au cours du traitement et survenus avec AFINITOR DISPERZ à une fréquence < 10 % et jugés significatifs sur le plan clinique (% avec AFINITOR DISPERZ à Cmin faible, % avec AFINITOR DISPERZ à Cmin élevée), on compte :
Appareil digestif : constipation (0 %, 4 %), nausées (1 %, 3 %), flatulences (0 %, 2 %), gastrite (1 %, 1 %), douleur abdominale (3 %, 0 %), douleur abdominale haute (2 %, 5 %)
Organisme entier et point d’administration : fatigue (3 %, 5 %)
Infections et infestations : pharyngite (5 %, 6 %), pneumonie (2 %, 4 %), sinusite (0,9 %, 4 %), infection des voies urinaires (3 %, 2 %), pharyngite à streptocoques (0 %, 2 %), gastroentérite virale (0 %, 1 %), gingivite (3 %, 1 %), otite moyenne (2 %, 1 %), cellulite (1 %, 1 %)
Épreuves : hausse du taux sanguin de lacticodéshydrogénase (0 %, 1 %), élévation du taux sanguin d’hormone lutéinisante (1 %, 0 %)
Métabolisme et nutrition : diminution de l’appétit (9 %, 7 %)
Système nerveux : céphalées (3 %, 9 %)
Psychiatrie : irritabilité (2 %, 2 %), agressivité (2 %, 1 %), insomnie (3 %, 1 %)
Fonction rénale et urinaire : protéinurie (0 %, 2 %)
Système reproducteur et seins : aménorrhée (7 %, 3 % ; chez les femmes de 10 à 55 ans), irrégularité menstruelle (7 %, 9 % ; chez les femmes de 10 à 55 ans), ménorragie (3 %, 3 % ; chez les femmes de 10 à 55 ans)
Poumons, thorax et médiastin : épistaxis (3 %, 5 %), pneumonite (0 %, 1 %)
Peau et tissu sous-cutané : acné (3 %, 6 %), sécheresse de la peau (3 %, 2 %)
Fonction vasculaire : hypertension (2 %, 2 %)
Deux autres effets indésirables notables sont ressortis des renseignements d’innocuité mis à jour, d’après les données de 361 patients ayant reçu un traitement par AFINITOR DISPERZ durant les phases de traitement principale et/ou de prolongation d’une durée médiane de 20,8 (0,5 à 37,9) mois : œdème angioneurotique (0,3 %) et sepsis (0,8 %).
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions de l’étude clinique
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif
Les anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique sont présentées au Tableau 14.
Tableau 14 Anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique signalées chez > 10 % des patientes et plus fréquemment dans le groupe AFINITOR que dans le groupe placebo (cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif)
| Résultats d’épreuves de laboratoire | AFINITOR + exémestane N = 482 | Placebo + exémestane N = 238 | ||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Anomalies hématologiquesa | ||||||
| Baisse de l’hémoglobinémie | 68 | 6 | 0,6 | 40 | 0,8 | 0,4 |
| Baisse du nombre de globules blancs | 58 | 1 | 0 | 28 | 0 | 0,8 |
| Résultats d’épreuves de laboratoire | AFINITOR + exémestane N = 482 | Placebo + exémestane N = 238 | ||||
Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Baisse du taux de plaquettes | 54 | 3 | 0,2 | 5 | 0 | 0,4 |
| Baisse du taux de lymphocytes | 54 | 11 | 0,6 | 37 | 5 | 0,8 |
| Baisse du taux de neutrophiles | 31 | 2 | 0 | 11 | 0,8 | 0,8 |
| Anomalies biochimiques | ||||||
| Élévation de la glycémie | 69 | 9 | 0,4 | 44 | 0,8 | 0,4 |
| Hausse du taux de cholestérol | 70 | 0,6 | 0,2 | 38 | 0,8 | 0,8 |
| Hausse du taux d’aspartate-aminotransférase (ASAT) | 69 | 4 | 0,2 | 45 | 3 | 0,4 |
| Hausse du taux de gamma-glutamyl-transférase | 59 | 10 | 3 | 54 | 13 | 3 |
| Hausse du taux d’alanine-aminotransférase (ALAT) | 51 | 4 | 0,2 | 29 | 5 | 0 |
| Élévation des triglycérides | 50 | 0,8 | 0 | 26 | 0 | 0 |
| Baisse du taux d’albumine | 33 | 0,8 | 0 | 16 | 0,8 | 0 |
| Baisse du taux de potassium | 29 | 4 | 0,2 | 7 | 1 | 0 |
| Hausse de la créatininémie | 24 | 2 | 0,2 | 13 | 0 | 0 |
Selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events)
a Reflète les rapports d’effets indésirables correspondants d’anémie, de leucopénie, de lymphopénie, de neutropénie et de thrombocytopénie (collectivement désignés par le terme « pancytopénie »), qui se sont manifestés à une fréquence moins élevée.
Tumeurs neuroendocrines pancréatiques au stade avancé
Les anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique sont présentées au Tableau 15.
Tableau 15 Anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique signalées chez 10 % des patients et plus souvent chez ceux du groupe traité par AFINITOR que chez ceux du groupe placebo (TNEP)
| Résultats d’épreuves de laboratoire | AFINITOR N = 204 | Placebo N = 203 | ||
| Tous grades confondus | Grades 3-4 | Tous grades confondus | Grades 3- 4 | |
| % | % | % | % | |
| Anomalies hématologiques | ||||
| Baisse de l’hémoglobinémie | 86 | 15 | 63 | 1 |
| Baisse du taux de lymphocytes | 45 | 16 | 22 | 4 |
| Baisse du taux de plaquettes | 45 | 3 | 11 | 0 |
| Baisse du nombre de globules blancs | 43 | 2 | 13 | 0 |
| Baisse du taux de neutrophiles | 30 | 4 | 17 | 2 |
| Anomalies biochimiques | ||||
| Hausse du taux de phosphatases alcalines | 74 | 8 | 66 | 8 |
| Élévation de la glycémie (à jeun) | 75 | 17 | 53 | 6 |
| Hausse du taux de cholestérol | 66 | 0,5 | 22 | 0 |
| Baisse du taux de bicarbonate | 56 | 0 | 40 | 0 |
| Hausse du taux d’aspartate-aminotransférase (ASAT) | 56 | 4 | 41 | 4 |
| Hausse du taux d’alanine-aminotransférase (ALAT) | 48 | 2 | 35 | 2 |
| Baisse de la phosphatémie | 40 | 10 | 14 | 3 |
| Élévation des triglycérides | 39 | 0 | 10 | 0 |
| Baisse du taux de calcium | 37 | 0,5 | 12 | 0 |
| Baisse du taux de potassium | 23 | 4 | 5 | 0 |
| Hausse de la créatininémie | 19 | 2 | 14 | 0 |
| Baisse du taux de sodium | 16 | 1 | 16 | 1 |
| Baisse du taux d’albumine | 13 | 1 | 8 | 0 |
| Hausse de la bilirubinémie | 10 | 1 | 14 | 2 |
| Hausse du taux de potassium | 7 | 0 | 10 | 0,5 |
Selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events)
Tumeurs neuroendocrines non fonctionnelles du tube digestif ou du poumon au stade avancé
Les anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique sont présentées au Tableau 16.
Tableau 16 Anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique signalées chez au moins 10 % des patients atteints de tumeurs neuroendocrines (TNE) non fonctionnelles du tube digestif ou du poumon au stade avancé, et plus souvent chez ceux du groupe traité par AFINITOR que chez ceux du groupe placebo
AFINITOR N = 202 | Placebo | |||||
| N = 98 | ||||||
| Tous | Grade 3 % | Grade 4 % | Tous | Grade 3 % | ||
| Grade | ||||||
| grades | grades | |||||
| 4 | ||||||
| confondus | confondus | |||||
| % | ||||||
| % | % | |||||
| Anomalies hématologiques | ||||||
| Baisse de l’hémoglobinémie | 81 | 5 | 0 | 41 | 2 | 0 |
| Baisse du taux de lymphocytes | 66 | 15 | 2 | 32 | 2 | 0 |
| Baisse du nombre de globules blancs | 49 | 2 | 0 | 17 | 0 | 0 |
| Baisse du taux de plaquettes | 33 | 2 | 1 | 11 | 0 | 0 |
| Baisse du taux de neutrophiles | 32 | 2 | 0 | 15 | 3 | 0 |
| Anomalies biochimiques | ||||||
| Hausse de la créatininémie | 82 | 2 | 1 | 82 | 1 | 1 |
| Hausse du taux de cholestérol | 71 | 0 | 0 | 37 | 0 | 0 |
| Hausse du taux d’aspartate-aminotransférase (ASAT) | 57 | 1 | 1 | 34 | 2 | 0 |
| Élévation de la glycémie (à jeun) | 55 | 6 | 0 | 36 | 1 | 0 |
| Hausse du taux d’alanine-aminotransférase (ALAT) | 46 | 5 | 1 | 39 | 1 | 0 |
| Baisse de la phosphatémie | 43 | 4 | 0 | 15 | 2 | 0 |
| Élévation des triglycérides | 30 | 3 | 1 | 8 | 1 | 0 |
| Baisse du taux de potassium | 27 | 4 | 2 | 12 | 3 | 0 |
| Baisse du taux d’albumine | 18 | 0 | 0 | 8 | 0 | 0 |
| Selon la version 4.03 des critères CTCAE (Common Toxicity Criteria for Adverse Events) | ||||||
Néphrocarcinome métastatique
Les anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique sont présentées au Tableau 17.
Tableau 17 Anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique signalées plus fréquemment dans le groupe AFINITOR que dans le groupe placebo (néphrocarcinome métastatique)
| Résultats d’épreuves de laboratoire | AFINITOR 10 mg/jour n = 274 | Placebo n = 137 | ||||
| Tous grades confondus | Grade 3 | Grade 4 | Tous grades confondus | Grade 3 | Grade 4 | |
| % | % | % | % | % | % | |
| Anomalies hématologiquesa | ||||||
| Baisse de l’hémoglobinémie | 92 | 12 | 1 | 79 | 5 | < 1 |
| Baisse des taux de lymphocytes | 51 | 16 | 2 | 28 | 5 | 0 |
| Baisse des taux de plaquettes | 23 | 1 | 0 | 2 | 0 | < 1 |
| Baisse des taux de neutrophiles | 14 | 0 | < 1 | 4 | 0 | 0 |
| Anomalies biochimiques | ||||||
| Hausse du taux de cholestérol | 77 | 4 | 0 | 35 | 0 | 0 |
| Élévation des triglycérides | 73 | < 1 | 0 | 34 | 0 | 0 |
| Élévation de la glycémie | 57 | 15 | < 1 | 25 | 1 | 0 |
| Hausse de la créatininémie | 50 | 1 | 0 | 34 | 0 | 0 |
| Baisse de la phosphatémie | 37 | 6 | 0 | 8 | 0 | 0 |
| Hausse du taux d’aspartate-aminotransférase (ASAT) | 25 | < 1 | < 1 | 7 | 0 | 0 |
| Hausse du taux d’alanine-aminotransférase (ALAT) | 21 | 1 | 0 | 4 | 0 | 0 |
| Hausse de la bilirubinémie | 3 | < 1 | < 1 | 2 | 0 | 0 |
Selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events) a Comprend des cas d’anémie, de leucopénie, de lymphopénie, de neutropénie, de pancytopénie et de thrombocytopénie.
Angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville
Les anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique sont présentées au Tableau 18 ci-dessous.
Tableau 18 Anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique signalées plus fréquemment dans le groupe AFINITOR que dans le groupe placebo (angiomyolipome rénal associé à la STB)
| Résultats d’épreuves de | AFINITOR 10 mg/jour n = 79 | Placebo | ||||
| laboratoire | n = 39 | |||||
Tous grades confondus % | Grade 3 % | Grade 4 % | Tous grades | Grade 3 % | ||
| Grade 4 | ||||||
| confondus | ||||||
| % | ||||||
| % | ||||||
| Anomalies hématologiques | ||||||
| Baisse de l’hémoglobinémie | 61 | 0 | 0 | 49 | 0 | 0 |
| Baisse du nombre de globules | 37 | 0 | 0 | 0 | ||
| 21 | 0 | |||||
| blancs | ||||||
| Baisse du taux de lymphocytes | 20 | 1 | 0 | 8 | 0 | 0 |
| Baisse du taux de plaquettes | 19 | 0 | 0 | 3 | 0 | 0 |
| Anomalies biochimiques | ||||||
| Hausse de la cholestérolémie | 85 | 1 | 0 | 46 | 0 | 0 |
| Hausse de la | 52 | 0 | 0 | 0 | ||
| 10 | 0 | |||||
| triglycéridémie | ||||||
| Baisse de la phosphatémie | 49 | 5 | 0 | 15 | 0 | 0 |
| Hausse du taux de phosphatases | 32 | 1 | 0 | 0 | ||
| 10 | 0 | |||||
| alcalines | ||||||
| Hausse du taux d’aspartate- | 23 | 1 | 0 | 0 | ||
| 8 | 0 | |||||
| aminotransférase (ASAT) | ||||||
| Hausse du taux d’alanine- | 20 | 1 | 0 | 0 | ||
| 15 | 0 | |||||
| aminotransférase (ALAT) | ||||||
| Élévation de la glycémie (à jeun) | 14 | 0 | 0 | 8 | 0 | 0 |
| Grades attribués selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events) | ||||||
Au cours d’un suivi de plus longue durée (exposition médiane de 47 mois), les principales anomalies des résultats d’épreuves de laboratoire ont été les suivantes : allongement du temps de thromboplastine partielle (63 %), allongement du temps de Quick (40 %) et baisse du taux de fibrinogène (38 %).
ASCG associé à la sclérose tubéreuse de Bourneville
Les principales anomalies des résultats d’épreuves de laboratoire signalées plus fréquemment dans le groupe AFINITOR que dans le groupe placebo sont présentées au Tableau 19.
Tableau 19 Anomalies des résultats d’épreuves de laboratoire signalées plus fréquemment dans le groupe AFINITOR que dans le groupe placebo (ASCG associé à la STB - étude de phase III)
| AFINITOR N = 78 | Placebo N = 39 | |||||
Tous grades confondus % | Grade 3 % | Grade 4 % | Tous grades confondus % | Grade 3 % | Grade 4 % | |
| Anomalies hématologiques | ||||||
| Augmentation du temps de céphaline | 72 | 3 | 0 | 44 | 5 | 0 |
| Baisse des taux de neutrophiles | 46 | 9 | 0 | 41 | 3 | 0 |
| Baisse de l’hémoglobinémie | 41 | 0 | 0 | 21 | 0 | 0 |
| Anomalies biochimiques | ||||||
| Hypercholestérolémie | 81 | 0 | 0 | 39 | 0 | 0 |
| Hausse du taux d’aspartate-aminotransférase (ASAT) | 33 | 0 | 0 | 0 | 0 | 0 |
| Hypertriglycéridémie | 27 | 0 | 0 | 15 | 0 | 0 |
| Hausse du taux d’alanine-aminotransférase (ALAT) | 18 | 0 | 0 | 3 | 0 | 0 |
| Hypophosphatémie | 9 | 1 | 0 | 3 | 0 | 0 |
Grades attribués selon la version 3.0 des critères CTCAE (Common Toxicity Criteria for Adverse Events)
Crises épileptiques associées à la STB
Les anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique qui ont été signalées plus souvent avec AFINITOR DISPERZ qu’avec le placebo sont présentées au Tableau 20.
Tableau 20 Anomalies des résultats d’épreuves de laboratoire significatives sur le plan clinique ayant été plus fréquentes dans le groupe AFINITOR DISPERZ que dans le groupe placebo durant la phase de traitement principale (crises épileptiques associées à la STB)
| AFINITOR DISPERZ | Placebo | ||||||||
Cmin cible faible de 3 à 7 ng/mL | Cmin cible élevée de 9 à 15 ng/mL | ||||||||
| N = 117 | N = 130 | N = 119 | |||||||
| Tous | Grade 3 | Grade 4 | Tous | Grade 3 | Grade 4 | Tous | Grade 3 | ||
| grades | grades | grades | Grade | ||||||
| confondu | confondu | confondu | 4 | ||||||
| s | s | s | |||||||
| % | % | % | % | % | % | % | % | % | |
| Anomalies hématologiques | |||||||||
| Neutropénie | 25 | 4 | 0 | 37 | 5 | 0,8 | 23 | 7 | 0 |
| Anémie | 27 | 1 | 0 | 30 | 0 | 0 | 21 | 1 | 0 |
| Leucopénie | 14 | 0 | 0 | 25 | 0 | 0 | 18 | 0 | 0 |
| Thrombocytopénie | 12 | 0 | 0 | 15 | 0 | 0 | 6 | 0 | 0 |
| Anomalies biochimiques | |||||||||
| Hypercholestérolémi e | 0 | 0 | 0,8 | 0 | 0 | ||||
| 85 | 85 | 58 | 0 | ||||||
| Hypertriglycéridémie | 43 | 2 | 0 | 38 | 0,8 | 0,8 | 22 | 0 | 0 |
| Hausse du taux | 17 | 0 | 22 | 6 | 0 | ||||
| d’alanine- | |||||||||
| 0 | 0 | 0 | 0 | ||||||
| aminotransférase | |||||||||
| (ALAT) | |||||||||
| Hausse du taux | 13 | 0 | 18 | 4 | 0 | ||||
| d’aspartate- | |||||||||
| 0 | 0 | 0 | 0 | ||||||
| aminotransférase | |||||||||
| (ASAT) | |||||||||
| Hyperglycémie | 19 | 0 | 0 | 18 | 0 | 0 | 17 | 0 | 0 |
| Hausse du taux de | 24 | 0 | 16 | 29 | 0 | ||||
| phosphatases | 0 | 0 | 0 | 0 | |||||
| alcalines | |||||||||
| Hypophosphatémie | 9 | 1 | 0 | 16 | 0,8 | 0,8 | 3 | 0 | 0 |
| Selon la version 4.03 des critères CTCAE (Common Toxicity Criteria for Adverse Events) | |||||||||
8.5 Effets indésirables observés après la mise en marché
D’autres effets indésirables, certains signalés spontanément, sont présentés ci-dessous. Comme les effets de déclaration spontanée sont rapportés à titre volontaire par une population de taille imprécise, il n’est pas toujours possible d’évaluer leur fréquence avec fiabilité ni d’établir un lien causal formel avec leur survenue et l’exposition à AFINITOR.
Tableau 21 Effets indésirables signalés après la mise en marché
| Sang et lymphe | neutropénie fébrile |
| Système immunitaire | réactivation de l’hépatite B, parfois mortelle (la réactivation d’infections est un effet à prévoir durant les périodes d’immunosuppression), œdème angioneurotique (associé ou non à l’emploi concomitant d’inhibiteurs de l’ECA) |
| Infections et infestations | pneumonie à Pneumocystis jirovecii (PJP) |
| Lésion, empoisonnement et complications chirurgicales | syndrome de rappel de la radiothérapie |
| Appareil locomoteur et tissu conjonctif | rhabdomyolyse |
| Reins et voies urinaires | insuffisance rénale, parfois mortelle (une surveillance de la fonction rénale est recommandée), protéinurie |
| Système reproducteur et seins | aménorrhée secondaire |
| Poumons, thorax et médiastin | embolie pulmonaire |
| Fonction vasculaire | lymphœdème |
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’évérolimus est un substrat de l’isoenzyme CYP3A4 et également un substrat et un inhibiteur modéré de la glycoprotéine P (transporteur membranaire assurant l’expulsion de nombreux médicaments). Par conséquent, l’absorption et l’élimination de l’évérolimus peuvent être modifiées par les médicaments qui agissent sur la CYP3A4 et/ou la glycoprotéine P.
In vitro, l’évérolimus est un inhibiteur concurrentiel de la CYP3A4 et un inhibiteur mixte de la CYP2D6.
9.4 Interactions médicament-médicament
La liste des médicaments apparaissant dans ce tableau est fondée sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de ces interactions (celles qui constituent des contre-indications).
Tableau 22 Interactions médicament-médicament établies ou possibles
| Nom propre / classe thérapeutique | Source des données | Effet | Commentaire clinique |
Inhibiteurs puissants de l’isoenzyme CYP3A4 et/ou de la glycoprotéine P (y compris, sans s’y limiter, le kétoconazole, l’itraconazole, le voriconazole, l'atazanavir, l'indinavir, le nelfinavir, le ritonavir, le saquinavir, la néfazodone, la clarithromycine et la télithromycine) | EC | L’administration concomitante d’AFINITOR et de kétoconazole à des sujets sains a entraîné une augmentation significative de l’exposition à l’évérolimus (augmentation moyenne de la concentration maximale [Cmax] et de l’aire sous la courbe [ASC] de 3,9 et de 15,0 fois, respectivement). | L’emploi concomitant est à éviter. |
| Inhibiteurs modérés de la CYP3A4 (y compris, mais sans s’y limiter, l’érythromycine, le vérapamil, la cyclosporine, le fluconazole, le diltiazem, l’amprénavir, le fosamprénavir ou l’aprépitant) et/ou de la glycoprotéine P | EC | Une hausse de l’exposition à l’évérolimus a été observée chez des sujets sains lorsque le médicament a été administré en association avec les agents suivants :
| La prudence est de mise lors de la prise simultanée. Le cas échéant, il convient de réduire la dose d’AFINITOR ou d’AFINITOR DISPERZ (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS). |
Inducteurs de la CYP3A4 et/ou de la glycoprotéine P (y compris, mais sans s’y limiter, la rifampine, la rifabutine, la carbamazépine, le phénobarbital, la phénytoïne, l’éfavirenz, la névirapine) | EC | Chez des sujets en bonne santé, un traitement préalable par la rifampine administré à raison de plusieurs doses totalisant 600 mg par jour pendant 8 jours suivi de l’administration d’une dose unique d’évérolimus a fait augmenter la clairance de la dose orale d’évérolimus de près de 3 fois et a fait diminuer la Cmax de 58 % et l’ASC de 63 %. | Il faut éviter d’administrer simultanément un inducteur puissant de la CYP3A4 et/ou de la glycoprotéine P. Si l’on doit administrer AFINITOR ou AFINITOR DISPERZ en concomitance avec un inducteur puissant de la CYP3A4 et/ou de la glycoprotéine P, il peut être nécessaire d’adapter la dose d’AFINITOR ou d’AFINITOR DISPERZ (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Inhibiteurs de l’HMG-CoA-réductase : atorvastatine (substrat de la CYP3A4), simvastatine (substrat de la CYP3A4) et pravastatine (pas un substrat de la CYP3A4) | EC | Aucune interaction pharmacocinétique significative sur le plan clinique | On doit user de prudence lorsqu’une statine est prescrite en traitement de l’hyperlipidémie, car le risque de rhabdomyolyse peut être accru par l’emploi d’une statine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Musculosquelettique). |
| Substrats de la CYP3A4 (midazolam) | EC | L’administration concomitante d’une dose orale de midazolam et d’évérolimus a entraîné une augmentation de 25 % de la Cmax du midazolam et une augmentation de 30 % de l’ASC(0-inf) du midazolam, tandis que le rapport des ASC(0-inf) métabolite/molécule mère (1-hydroxy- midazolam/midazolam) et la demi-vie terminale du midazolam n’ont pas été modifiés. | L’interaction entre l’évérolimus et les substrats de la CYP3A4 qui ne sont pas administrés oralement n’a pas été étudiée (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Octréotide à libération prolongée | L’administration concomitante d’évérolimus et d’octréotide à libération prolongée a entraîné l’augmentation de la Cmin de l’octréotide selon un rapport moyen géométrique (évérolimus/placebo) de 1,47 (IC à 90 % : de 1,32 à 1,64). | ||
| Exémestane | L’administration concomitante d’AFINITOR et d’exémestane (un médicament métabolisé en partie par la CYP3A4) a entraîné une augmentation de 45 % de la Cmin et de 71 % de la C2h d’exémestane. Cependant, on n’a pas observé de différence entre les deux groupes de traitement pour ce qui est des taux d’œstradiol correspondants à l’état d’équilibre (4 semaines). | On n’a pas relevé d’augmentation des effets indésirables liés à l’exémestane chez les patientes atteintes d’un cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif ayant reçu cette association. |
Légende : É = étude de cas; EC = étude clinique; T = théorique
Effet de l’évérolimum sur les antiépileptiques :
L’évérolimus a augmenté d’environ 10 % les concentrations préalables à l’administration de la dose de la carbamazépine et du clobazam (des antiépileptiques) et du métabolite du clobazam, N-desméthylclobazam. L’augmentation des concentrations préalables à l’administration de la dose de ces antiépileptiques peut ne pas être d’importance clinique, mais des adaptations posologiques peuvent être envisagées pour les antiépileptiques à indice thérapeutique étroit, tels que la carbamazépine. L’évérolimus n’a pas eu d’effet sur les concentrations préalables à l’administration de la dose des antiépileptiques qui sont des substrats de la CYP3A4 (clonazépam, diazépam, felbamate et zonisamide) ni d’autres antiépileptiques, dont l’acide valproïque, le topiramate, l’oxcarbazépine, le phénobarbital, la phénytoïne et la primidone.
Effets de l’emploi concomitant d’inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) : L’administration concomitante d’un inhibiteur de l’ECA peut accroître le risque d’œdème angioneurotique (p. ex., enflure des voies aériennes ou de la langue, avec difficulté respiratoire ou non). La nature de l’interaction pharmacodynamique n’a pu être établie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Interactions médicament-médicament).
Vaccins :
Les immunosuppresseurs peuvent modifier la réponse de l’organisme à la vaccination. Par conséquent, un vaccin administré durant le traitement par AFINITOR ou AFINITOR DISPERZ peut être moins efficace. Il faut éviter d’utiliser des vaccins vivants au cours du traitement par AFINITOR ou AFINITOR DISPERZ (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Ceux-ci comprennent les vaccins antimorbilleux, antiourlien, antirubéoleux, antipoliomyélitique oral, antiamaril, antivaricelleux, antityphoïque TY21a, le BCG et le vaccin antigrippal intranasal.
Chez les enfants atteints d’ASCG et/ou présentant des crises épileptiques associées à la STB qui ne nécessitent pas un traitement immédiat, il faudra administrer tous les vaccins à virus vivant recommandés chez l’enfant avant d’entreprendre le traitement. Un calendrier de vaccination accélérée pourrait être approprié.
9.5 Interactions médicament-aliment
La consommation de pamplemousse, de jus de pamplemousse, de carambole, de bigarade (orange de Séville) et d’autres aliments connus pour inhiber l’activité du cytochrome P450 et de la glycoprotéine P peut augmenter l’exposition à l’évérolimus et doit être évitée durant le traitement.
9.6 Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum), qui est un inducteur de la CYP3A4, peut accélérer le métabolisme de l’évérolimus et donc, abaisser les taux sanguins de ce dernier; on doit éviter de l’utiliser.
9.7 Interactions médicament-examens de laboratoire
L’effet d’AFINITOR ou d’AFINITOR DISPERZ sur les résultats d’épreuves de laboratoire n’a pas été étudié.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’évérolimus est un inhibiteur ciblant la kinase mTOR (cible mammalienne de la rapamycine) ou plus précisément le mTORC1 (complexe 1 de la cible mammalienne de la rapamycine). La mTOR est une sérine-thréonine kinase essentielle qui joue un rôle central dans la régulation de la croissance, de la prolifération et de la survie cellulaires. La régulation du mTORC1 est complexe, car elle est modulée par des mitogènes, des facteurs de croissance et la quantité d’énergie et de nutriments disponible. Régulateur essentiel de la synthèse protéinique globale, le mTORC1 est situé en aval dans la voie PI3K-AKT, voie qui montre un dysfonctionnement dans la majorité des cancers touchant l’être humain. Compte tenu du rôle central que joue le mTORC1 dans la régulation, il a été montré que son inhibition par l’évérolimus réduit la prolifération cellulaire, la glycolyse et l’angiogenèse dans les tumeurs solides in vivo, grâce à une action antitumorale directe sur les cellules et à une inhibition du compartiment stromal de la tumeur.
L’activation de la voie mTOR est un changement adaptatif déterminant de la résistance endocrinienne dans le cancer du sein. Différentes voies de transduction des signaux sont activées afin d’échapper à l’effet du traitement endocrinien. L’une d’elles – la voie P13K/Akt/mTOR – est constitutivement activée dans les cellules de cancer du sein résistantes aux inhibiteurs de l’aromatase et privées depuis longtemps d’œstrogènes. Dans les modèles in vitro de cellules de cancer du sein, il est possible d’inverser la résistance aux inhibiteurs de l’aromatase due à l’action d’Akt en administrant ces derniers avec de l’évérolimus.
Chez les patients atteints de sclérose tubéreuse de Bourneville (STB), un trouble génétique, l'inactivation des gènes TSC1 ou TSC2 par mutation conduit à la formation d'hamartomes dans de multiples organes ainsi qu’à des crises épileptiques. Dans les modèles animaux de la STB, l’évérolimus semble avoir des effets inhibiteurs sur la phosphorylation des substrats de la mTOR (voir 16 TOXICOLOGIE NON-CLINIQUE).
10.2 Pharmacodynamie
Pharmacodynamie/lien exposition-réponse
Lien exposition-réponse : On a observé une corrélation modérée entre la diminution de la phosphorylation de 4E-BP1 (p4E-BP1) dans le tissu tumoral et la Cmin sanguine moyenne à l’état d’équilibre après l’administration quotidienne de 5 ou de 10 mg d’évérolimus. D’autres données portent à croire que l’inhibition de la phosphorylation de la kinase S6 est très sensible à l’inhibition de la mTOR par l’évérolimus. Après l’administration d’une dose quotidienne de 10 mg, on constate une inhibition complète de la phosphorylation d’elF-4G à toutes les valeurs de Cmin.
Électrophysiologie cardiaque : L’évérolimus a fait l’objet d’une étude d’évaluation électrocardiographique avec répartition aléatoire, contrôlée par placebo et comparateur actif, avec permutation chez 64 sujets sains qui ont reçu une seule dose d’évérolimus de 20 mg ou de 50 mg. La différence moyenne maximale ajustée en fonction du placebo par rapport au placebo dans l’intervalle QTcF [QTcF = QT/RR0,33] était de 4,15 ms (IC à 90 % 2,33; 5,97) dans le groupe 20 mg et de 4,26 ms (IC à 90 % 2,45, 6,07) dans le groupe 50 mg, les deux mesures ayant été effectuées 12 heures après l’administration. Les effets d’une administration répétée n’ont pas été étudiés. 10.3 Pharmacocinétique
Tableau 23 Statistiques récapitulatives des principaux paramètres pharmacocinétiques de l’évérolimus relevés durant l’étude pivot de phase III
| Cmax (ng/mL) | tmax (h) | Cmin (ng/mL) | ASC0-τ (ng.h/mL) | CL/F (L/h) | CL/F (L/h/m2) | |
| Jour 1 (n = 13) | 68,1 ± 29,8 | 1 (1-2) | 7,9 ± 3,4 | 455,0 ± 168,5 | _ | _ |
| CV | (43,7 %) | (43,3 %) | (37,0 %) | |||
| Jour 15 (n = 12) | 76,7 ± 39,3 | 1 (1-5) | 19,8 ± 12,3 | 729,1 ± 262,7 | 15,4 ± 5,3 | 7,5 ± 2,3 |
| CV | (51,2 %) | (61,8 %) | (36,0 %) | (34,3 %) | (30,1 %) |
Absorption : Après l’administration d’AFINITOR à des porteurs de tumeurs solides au stade avancé, les concentrations maximales d’évérolimus sont atteintes de 1 à 2 heures après l’administration d’une dose de 5 à 70 mg par voie orale, à jeun ou après une collation légère sans matières grasses. La Cmax est proportionnelle à la dose lorsque le médicament est administré à raison de 5 à 10 mg par jour. Lors de l’administration de doses uniques de 20 mg et plus, l’augmentation de la Cmax n’est pas tout à fait proportionnelle à la dose; par ailleurs, l’ASC est proportionnelle à la dose entre 5 et 70 mg. L’état d’équilibre a été atteint en 2 semaines avec le schéma posologique quotidien. On a noté une corrélation significative entre l’ASC0-τ et la concentration minimale préalable à l’administration de la dose à l’état d’équilibre sous schéma quotidien.
Effet des aliments : Chez les sujets en bonne santé, la prise d’un repas à teneur élevée en matières grasses a réduit de 22 % l’exposition systémique à AFINITOR à 10 mg (mesurée d’après l’ASC) et abaissé de 54 % le pic sanguin (Cmax). La prise d’un repas à faible teneur en matières grasses a réduit de 32 % l’ASC et de 42 % la Cmax. Cependant, les aliments n’ont pas eu d’effet apparent sur le profil de concentration-temps de la phase d’élimination.
Biodisponibilité relative des comprimés pour suspension orale : Au cours des études de biodisponibilité comparative, la Cmax de l’évérolimus associée au comprimé pour suspension orale, administré sous forme de suspension dans de l’eau, était moins élevée que celle des comprimés intacts d’évérolimus (la Cmax des comprimés pour suspension orale correspondait à 64 % à 80 % de celle des comprimés intacts d’évérolimus). De plus, l’ASC0-∞ des comprimés d’évérolimus pour suspension orale était de 86 % à 91 % celle des comprimés intacts d’évérolimus. De même, l’ASC0-72h s’établissait à 86 % à 90 % de celle des comprimés intacts d’évérolimus. Cependant, les concentrations minimales (Cmin) prédites de l’évérolimus à l’état d’équilibre après l’administration quotidienne étaient semblables pour les deux préparations (voir les Tableaux 37 et 38, 14 ÉTUDES CLINIQUES, Études de biodisponibilité comparatives).
Distribution : Le rapport entre les concentrations sanguine et plasmatique d’évérolimus, qui est dépendant de la concentration entre 5 et 5000 ng/mL, est de 17 à 73 %. La quantité d’évérolimus confiné dans le plasma est d’environ 20 % aux concentrations sanguines observées chez les patients cancéreux recevant AFINITOR à raison de 10 mg/jour. Le taux de fixation de l’évérolimus aux protéines plasmatiques est d’environ 74 %, tant chez les sujets en bonne santé que chez les patients atteints d’une insuffisance hépatique modérée.
À la suite de son administration par voie intraveineuse chez le rat, l’évérolimus a traversé la barrière hémato-encéphalique de façon proportionnelle à la dose, mais non linéaire, ce qui suggère la saturation d’une pompe à efflux située à la barrière hémato-encéphalique. La pénétration de l’évérolimus dans le cerveau a également été démontrée chez des rats recevant le médicament par voie orale.
Métabolisme : L’évérolimus est un substrat de l’isoenzyme CYP3A4 et de la glycoprotéine P. Administré par voie orale chez l’être humain, il est le principal composé en circulation dans le sang. On a décelé 6 métabolites importants de l’évérolimus dans le sang humain, dont 3 métabolites monohydroxylés, 2 produits à cycle ouvert formés par hydrolyse et 1 conjugué phosphatidylcholine de l’évérolimus. Ces métabolites ont également été observés chez les espèces animales utilisées dans les études de toxicité et ils ont présenté une activité environ 100 fois plus faible que celle de l’évérolimus lui-même. Par conséquent, on estime que c’est la substance mère qui exerce la plus grande partie de l’activité pharmacologique globale.
Élimination : Aucune étude n’a été menée sur l’élimination de l’évérolimus administré chez des patients cancéreux; toutefois, il existe des données recueillies chez des patients greffés. Après l’administration d’une dose unique d’une association composée d’évérolimus radiomarqué et de cyclosporine, 80 % des produits radioactifs ont été retrouvés dans les fèces et 5 %, dans l’urine sur une période de 10 jours. La molécule mère n’a été décelée ni dans l’urine, ni dans les fèces.
Populations et états pathologiques particuliers
Enfants : Chez les patients atteints d’un ASCG associé à la STB qui reçoivent AFINITOR, les moyennes géométriques de la Cmin normalisées en fonction de la dose en mg/m2 ont été 54 % et 40 % plus faibles chez les enfants de moins de 10 ans et chez ceux âgés de 10 à 18 ans, respectivement, que celles enregistrées chez les adultes (> 18 ans), ce qui laisse entendre que la clairance de l’évérolimus a été plus élevée chez les enfants que chez les adultes après normalisation en fonction de la surface corporelle. La posologie chez l’enfant sera établie en fonction de la surveillance thérapeutique du médicament (voir 4.2 Posologie recommandée et ajustement posologique, Surveillance thérapeutique du médicament chez les patients traités pour un ASCG et/ou des crises épileptiques associées à la STB).
Chez les patients ayant des crises épileptiques associées à la STB recevant AFINITOR DISPERZ, on a observé une tendance vers une Cmin normalisée en fonction de la dose (en mg/m2) plus faible chez les patients plus jeunes. La médiane de la Cmin normalisée en fonction de la dose en mg/m2 a été plus faible dans les groupes d’âges plus jeunes (< 6 ans), ce qui indique que la clairance de l’évérolimus (normalisée en fonction de la surface corporelle) a été plus élevée chez les patients plus jeunes (voir 4 POSOLOGIE ET ADMINISTRATION, Tableau 1).
- Personnes âgées : Dans une analyse pharmacocinétique de population réalisée chez des patients cancéreux, aucun effet significatif de l’âge (27 à 85 ans) sur la clairance orale (CL/F : 4,8 à 54,5 litres/heure) de l’évérolimus n’a été observé.
- Sexe : Selon des analyses des données sur l’efficacité et l’innocuité obtenues dans des sous-groupes d’hommes et de femmes, il n’est pas nécessaire de modifier la dose en fonction du sexe du patient.
- Origine ethnique : La clairance orale (CL/F) est similaire chez les patients cancéreux japonais et caucasiens dont la fonction hépatique est comparable. Selon une analyse pharmacocinétique de population, la clairance orale (CL/F) est supérieure de 20 % en moyenne chez les patients de race noire ayant subi une greffe.
- Insuffisance hépatique : L’effet d’une insuffisance hépatique sur la pharmacocinétique d’AFINITOR a été évalué au cours de 2 études indépendantes sur l’administration d’une dose unique par voie orale chez des volontaires adultes. Une étude visait à comparer la pharmacocinétique de l’évérolimus chez 8 volontaires atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) et 8 volontaires ayant une fonction hépatique normale. Par rapport à la valeur observée chez les volontaires normaux, l’exposition (ASC0-∞) a augmenté de 2,2 fois chez les volontaires atteints d’insuffisance hépatique modérée. La deuxième étude a été menée chez 7 volontaires atteints d’insuffisance hépatique légère (classe A de Child-Pugh), 8 volontaires atteints d’insuffisance hépatique modérée (classe B de Child-Pugh), 6 volontaires atteints d’insuffisance hépatique grave (classe C de Child-Pugh) et 13 volontaires ayant une fonction hépatique normale. Par rapport aux valeurs obtenues chez les volontaires normaux, l’exposition (ASC0-∞) a augmenté de 1,6 fois, de 3,3 fois et de 3,6 fois chez les volontaires atteints d’insuffisance hépatique légère, modérée et grave, respectivement. Des simulations d’études de la pharmacocinétique de doses multiples appuient les recommandations posologiques en cas d’insuffisance hépatique, selon la classe de Child-Pugh. Une adaptation posologique est recommandée pour les patients atteints d’insuffisance hépatique. Les recommandations posologiques reposent sur les résultats combinés des deux études (voir 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Dans une analyse pharmacocinétique de population effectuée chez
170 patients atteints de cancer à un stade avancé, aucun effet significatif de la clairance de la créatinine (25 à 178 mL/min) n’a été observé sur la clairance orale (CL/F) de l’évérolimus. Une insuffisance rénale apparue après une greffe (clairance de la créatinine entre 11 et 107 mL/min) n’a pas eu d’effet sur la pharmacocinétique de l’évérolimus chez les patients greffés.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver le produit à la température ambiante (entre 15 et 30°C), dans l’emballage d’origine, à l’abri de la lumière et de l’humidité.
Garder le médicament en lieu sûr, hors de la portée des enfants et des animaux domestiques.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
On ne connaît pas l’étendue de l’absorption de l’évérolimus résultant d’une exposition topique. Par conséquent, on conseille aux soignants d’éviter le contact avec les suspensions d’AFINITOR DISPERZ. Bien se laver les mains avant et après la préparation de la suspension.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Évérolimus
Nom chimique :
(1R,9S,12S,15R,16E,18R,19R,21R,23S,24E,26E,28E,30S,32S,35R)-1,18-dihydroxy-12-[(1R)-2-[(1S,3R,4R)-4-(2-hydroxyéthoxy)-3-méthoxycyclohexyl]-1-méthyléthyl]-19,30-diméthoxy-15,17,21,23,29,35-hexaméthyl-11,36-dioxa-4-
azatricyclo[30.3.1.04,9]hexatriaconta-16,24,26,28-tétraène-2,3,10,14,20-pentone
Formule moléculaire : C53H83NO14
Masse moléculaire : 958,2
Formule de structure :
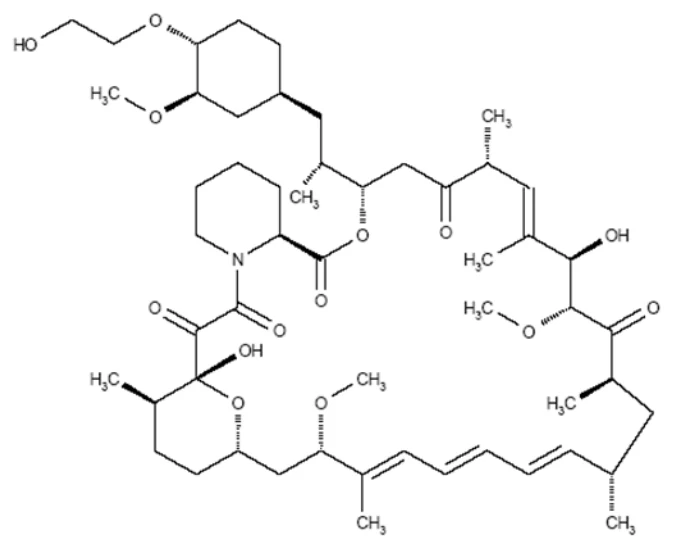
Propriétés physicochimiques :
Description : Poudre blanche à blanchâtre
Solubilité :
La substance pharmaceutique est pratiquement insoluble dans l’eau, mais soluble dans les solvants organiques.
pH :
Comme la solubilité de la substance pharmaceutique dans l’eau est très faible (< 0,01 %), le pH d’une solution aqueuse n’a pas été déterminé. Le pH mesuré d’une suspension à partir de plusieurs lots à 0,1 % dans une solution aqueuse de nitrate de potassium (KNO3) à 1 % se situe entre 4 et
6.
Constante de dissociation d’un
acide (pKa) :
La pKa n’a pu être établie (composé neutre).
Coefficient de partage :
Le coefficient de partage n’a pu être établi en raison de la faible solubilité de l’évérolimus, stabilisé au moyen de BHT dans l’eau et dans des tampons aqueux.
Point de fusion : Ne s’applique pas, car la substance pharmaceutique est amorphe.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif
Étude Y2301 (BOLERO-2)
Tableau 24 Résumé des données démographiques dans les études cliniques sur le cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (Tranche) | Sexe |
Y2301 (BOLERO-2) | Une étude multinationale, multicentrique, de phase III, à double insu et avec répartition aléatoire visant à comparer le traitement associant AFINITOR et l’exémestane à un traitement associant un placebo et l’exémestane a été menée chez des femmes ménopausées atteintes d’un cancer du sein avec récepteurs d’œstrogènes | Comprimés AFINITOR à 10 mg, par voie orale La durée médiane du traitement à l’insu a été de 24 semaines chez les patients sous AFINITOR- exémestane et de 13,4 semaines chez ceux sous placebo- exémestane. | n = 724 AFINITOR- exémestane (n = 485) Placebo- exemestane (n = 239) Race (n [%]) : Blanche (547 [75,6 %]) Asiatique (143 [19,8 %]) Noire (16 [2,2 %]) Autre (18 [2,5 %]) | Âge médian : 61 ans (de 28 à 93 ans) Groupe d’âge (n [%]) : < 65 ans (449 [62 %]) ≥ 65 à < 75 ans (181 [25 %]) ≥ 75 ans (94 [13 %]) | Femmes (100 %) |
On a défini comme suit la maladie réfractaire aux inhibiteurs non stéroïdiens de l’aromatase (INSA) :
- une récidive survenant au cours d’un traitement adjuvant par le létrozole ou l’anastrozole ou dans les 12 mois suivant la fin de ce traitement;
ou
- une progression de la maladie survenant au cours d’un traitement par le létrozole ou l’anastrozole pour un cancer du sein localement avancé ou métastatique, ou au cours du mois suivant la fin de ce traitement.
Exception faite de l’utilisation antérieure d’exémestane ou d’inhibiteurs de mTOR, il n’y avait aucune restriction quant au dernier traitement anticancéreux reçu avant la répartition aléatoire. Les patientes pouvaient avoir reçu ou non une seule chimiothérapie dans le contexte d’une maladie au stade avancé. La récidive ou la progression de la maladie après le dernier traitement reçu avant la répartition aléatoire devait être documentée, mais il n’était pas nécessaire que le dernier traitement reçu ait été le létrozole ou l’anastrozole.
Après avoir été réparties au hasard selon un rapport 2:1, les patientes ont reçu AFINITOR (10 mg/jour) ou un placebo apparié, en plus de l’exémestane (25 mg/jour) en mode ouvert. La répartition aléatoire a été stratifiée en fonction de la sensibilité documentée à l'hormonothérapie antérieure (oui ou non) et en fonction de la présence de métastases viscérales (oui ou non). La sensibilité à l'hormonothérapie antérieure a été définie comme (1) un bienfait clinique documenté (réponse complète [RC], réponse partielle [RP], stabilisation de la maladie ≥ 24 semaines) après au moins une hormonothérapie antérieure dans un contexte avancé ou (2) au moins 24 mois d'hormonothérapie adjuvante avant la récidive.
Le paramètre principal d'évaluation de l'étude était la survie sans progression (SSP) évaluée selon les critères RECIST 1.0 (Response Evaluation Criteria in Solid Tumours), d’après l'évaluation de l'investigateur (radiologie locale). Les analyses de confirmation de la SSP se sont fondées sur une évaluation radiologique centralisée indépendante menée à l’insu.
La survie globale (SG) était le paramètre secondaire clé. Parmi les autres paramètres secondaires
positifs et gène HER2-neu/non amplifié au stade avancé, présentant une récidive ou une progression de la maladie après un traitement antérieur par le létrozole ou l’anastrozole. |
figuraient le taux de réponse globale, le taux de bienfait clinique, l’innocuité, la modification de la qualité de vie (QdV) [questionnaire EORTC QLQ-C30] et le temps écoulé avant la détérioration de l’indice de performance ECOG.
Les deux groupes de traitement étaient généralement équilibrés sur le plan des caractéristiques démographiques initiales, du fardeau tumoral, des caractéristiques de la maladie et des antécédents de traitements antinéoplasiques antérieurs (voir le Tableau 24 et le Tableau 25). Dans l’ensemble, on a jugé que 84 % des patientes avaient été sensibles au traitement endocrinien antérieur. Les patientes faisant partie du groupe placebo-exémestane ne sont pas passées à AFINITOR au moment de la progression de la maladie.
Tableau 25 Caractéristiques de la maladie (cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif)
| Caractéristiques de la maladie | AFINITOR-exémestane N = 485 n (%) | Placebo- exémestane N = 239 n (%) | Toutes les patientes N = 724 n (%) |
| État actuel de la maladie | |||
| Métastatique | 483 (99,6) | 239 (100,0) | 722 (99,7) |
| Localement avancée | 2 (0,4) | 0 | 2 (0,3) |
| Foyers métastatiques | |||
| Os | 370 (76,3) | 184 (77,0) | 554 (76,5) |
| Viscères (sauf SNC) | 283 (58,4) | 143 (59,8) | 426 (58,8) |
| SNC | 6 (1,2) | 0 | 6 (0,8) |
| Autre | 245 (50,5) | 137 (57,3) | 382 (52,8) |
| Indice de performance ECOG | |||
| 0 | 293 (60,4) | 142 (59,4) | 435 (60,1) |
| 1 | 174 (35,9) | 84 (35,1) | 258 (35,6) |
| 2 | 9 (1,9) | 7 (2,9) | 16 (2,2) |
| Manquant | 9 (1,9) | 6 (2,5) | 15 (2,1) |
| Traitement antinéoplasique antérieur | |||
| N’importe quel inhibiteur non stéroïdien de l’aromatase (INSA) | 485 (100) | 239 (100) | 724 (100) |
| Hormonothérapie autre que les INSA | 281 (57,9) | 146 (61,1) | 427 (59,0) |
| Chimiothérapie | 337 (69,5) | 156 (65,3) | 493 (68,1) |
| Néoadjuvante/adjuvante | 211 (43,5) | 95 (39,7) | 306 (42,3) |
| Pour une maladie avancée (un traitement) | 125 (25,8) | 58 (24,3) | 183 (25,3) |
| Autre traitement | 38 (7,8) | 13 (5,4) | 51 (7,0) |
Au début de l’étude, 218 patientes (45,2 %) affectées au groupe AFINITOR-exémestane et 130 patientes (54,6 %) affectées au groupe placebo-exémestane, à l’issue de la répartition aléatoire, prenaient un bisphosphonate. Au moment de l’analyse de mise à jour, 251 patientes (52,1 %) du groupe AFINITOR-exémestane et 140 patientes (58,8 %) du groupe placebo-exémestane prenaient un bisphosphonate.
Le paramètre principal de SSP avait été atteint au moment d’une analyse intérimaire planifiée de l’efficacité (suivi médian de 7,6 mois et documentation de 68 % des événements ciblés liés à la SSP). Un bienfait clinique statistiquement significatif a été démontré pour l’association AFINITOR et exémestane en comparaison de l’association placebo et exémestane, soit une SSP médiane 2,4 fois plus longue (médiane : 6,93 mois vs 2,83 mois), dont le résultat a été une diminution de 57 % du risque de progression ou de mortalité (RRI de la SSP = 0,43 ; IC à 95 % : de 0,35 à 0,54); valeur de p < 0,0001 (test de Mantel-Haenszel unilatéral), selon une évaluation effectuée par l'investigateur à l'échelle locale.
Par la suite, l’étude s’est poursuivie à l’insu des investigateurs et des patientes afin de permettre aux données sur la survie globale de venir à maturité. Les résultats à jour sur l’efficacité (exception faite de la survie globale) avec 5 mois additionnels de suivi (suivi médian global de 12,5 mois et documentation de 87 % des événements liés à la SSP ciblés) ont fait ressortir un bienfait clinique significatif pour l’association AFINITOR et exémestane en comparaison de l’association placebo et exémestane, soit une SSP médiane 2,3 fois plus longue (médiane : 7,36 mois vs 3,19 mois), dont le résultat a été une diminution de 56 % du risque de progression ou de mortalité (RRI de la SSP = 0,44 ; IC à 95 % : de 0,36 à 0,53); valeur de p < 0,0001 (test de Mantel-Haenszel unilatéral), selon l’évaluation effectuée par l'investigateur à l'échelle locale (voir le Tableau 26 et la Figure 1).
L’analyse de la SSP fondée sur des examens radiologiques centralisés indépendants étayait ces résultats (voir le Tableau 26).
Aucune différence significative sur le plan clinique ou statistique n’a été observée entre les deux groupes de traitement pour ce qui est du temps écoulé avant la détérioration de l’indice de performance ECOG (≥ 1 point) et du temps médian écoulé avant la détérioration (≥ 5 %) des scores de domaines du questionnaire QLQ-C30.
Les données sur la survie globale n’étaient pas parvenues à maturité au moment de la seconde analyse intérimaire (8 mois additionnels de suivi) d’après 182 décès observés (représentant 23 % et 29 % des décès de patientes signalés dans les groupes AFINITOR-exémestane et placebo-exémestane, respectivement). Aucune différence liée au traitement statistiquement significative n’a été relevée quant à la survie globale [RRI = 0,77 (IC à 95 % : de 0,57 à 1,04)]. L’analyse finale de la survie globale est prévue au 398e décès.
Tableau 26 Résultats sur l’efficacité à un suivi médian de 12,5 mois (cancer du sein avancé avec récepteurs hormonaux positifs et HER2 négatif)
| Analyse | AFINITOR + exémestane N = 485 | Placebo + exémestane N = 239 | Rapport des risques instantanés (IC à 95 %) | Valeur de p |
| Survie sans progression médiane (mois, IC à 95 %) | ||||
| Examen radiologique effectué par l’investigateur | 7,36 (6,93 à 8,48) | 3,19 (2,76 à 4,14) | 0,44 (0,36 à 0,53) | < 0,0001 |
| Examen radiologique indépendant | 11,01 (9,56 à s.o.) | 4,11 (2,83 à 5,55) | 0,36 (0,28 à 0,45) | < 0,0001 |
| Meilleure réponse globale (%, IC à 95 %) | ||||
| Analyse | AFINITOR + exémestane N = 485 | Placebo + exémestane N = 239 | Rapport des risques instantanés (IC à 95 %) | Valeur de p |
Taux de réponse objective [réponse complète (RC) ou réponse partielle (RP)] | 12 % (7,0 à 12,4) | 1,3 % (0,3 à 3,6) | - | < 0,0001a |
Taux de bienfait clinique (RC ou RP ou maladie stable ≥ 24 semaines) | 50,5 % (46,0 à 55,1) | 25,5 % (20,1 à 31,5) | - | < 0,0001a |
a Valeur de p selon le test exact de Cochran-Mantel-Haenszel faisant appel à une version stratifiée du test de permutation de Cochran-Armitage.
Figure 1 Courbes de Kaplan-Meier relatives à la survie sans progression à un suivi médian de
12,5 mois
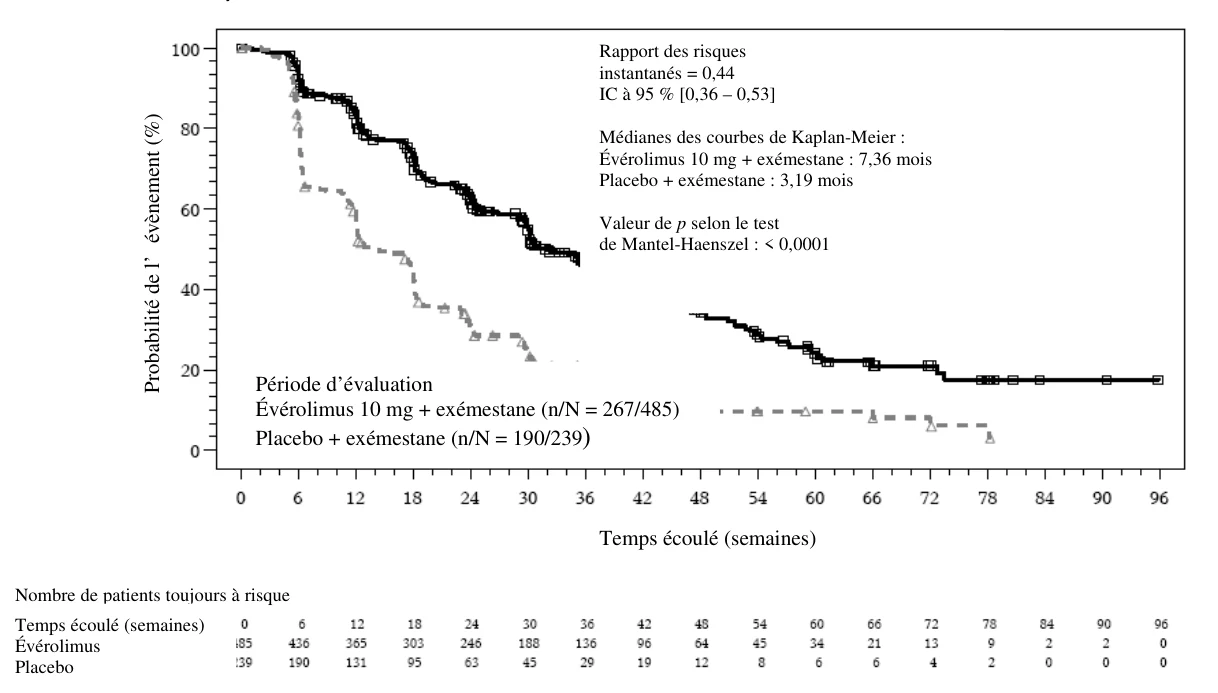
Les analyses de sous-groupes exploratoires planifiées de la SSP ont fait ressortir un effet favorable du traitement pour l’association AFINITOR-exémestane dans l’ensemble des sous-groupes analysés (voir la Figure 2).
Période d’évaluation
Évérolimus 10 mg + exémestane (n/N = 267/485) Placebo + exémestane (n/N = 190/239) 
| Nombre de patients toujours à risque |
 Temps écoulé (semaines)
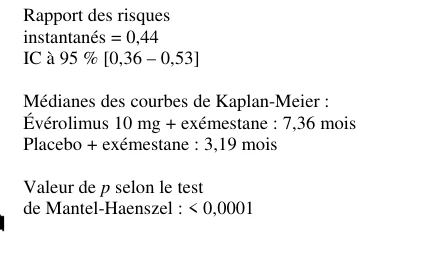
Rapport des risques
instantanés = 0,44
IC à 95 % [0,36 – 0,53]
Médianes des courbes de Kaplan-Meier : Évérolimus 10 mg + exémestane : 7,36 mois Placebo + exémestane : 3,19 mois
Valeur de p selon le test
de Mantel-Haenszel : < 0,0001 
Temps écoulé (semaines) Évérolimus Placebo |
Figure 2 Graphique en forêt de la survie sans progression définie par l’investigateur en fonction des sous-groupes
| Toutes les patientes | (N = 724) | |
| Âge | < 65 ans (n = 449) | |
| ≥ 65 ans (n = 275) | ||
| Sensibilité hormonale* | OUI (n = 610) | |
| NON (n = 114) | ||
| Métastases viscérales | OUI (n = 406) | |
| NON (n = 318) | ||
| Indice de performance ECOG au départ | 0 (n = 435) | |
| 1,2 (n = 274) |
| Lésions osseuses seulement au départ | OUI (n = 152) | |
| NON (n = 572) | ||
| Chimiothérapie antérieure | OUI (n = 493) | |
| NON (n = 231) | ||
| Nbre de traitements antérieurs | 1 (n = 118) | |
| 2 (n = 217) | ||
| ≥ 3 (n = 389) | ||
| Hormonothérapie ne faisant pas appel aux INSA** | OUI (n = 398) | |
| NON (n = 326) | ||
| Récepteur de la progestérone (PR+) | OUI (n = 523) | |
| NON (n = 184) | ||
| Nbre d’organes touchés | 1 (n = 222) | |
| 2 (n = 229) | ||
| ≥ 3 (n = 271) | ||
| 0,0 0,2 0,4 0,6 0,8 1,0 1,2 | ||
| Évérolimus | Placebo | |
| En faveur de | ||
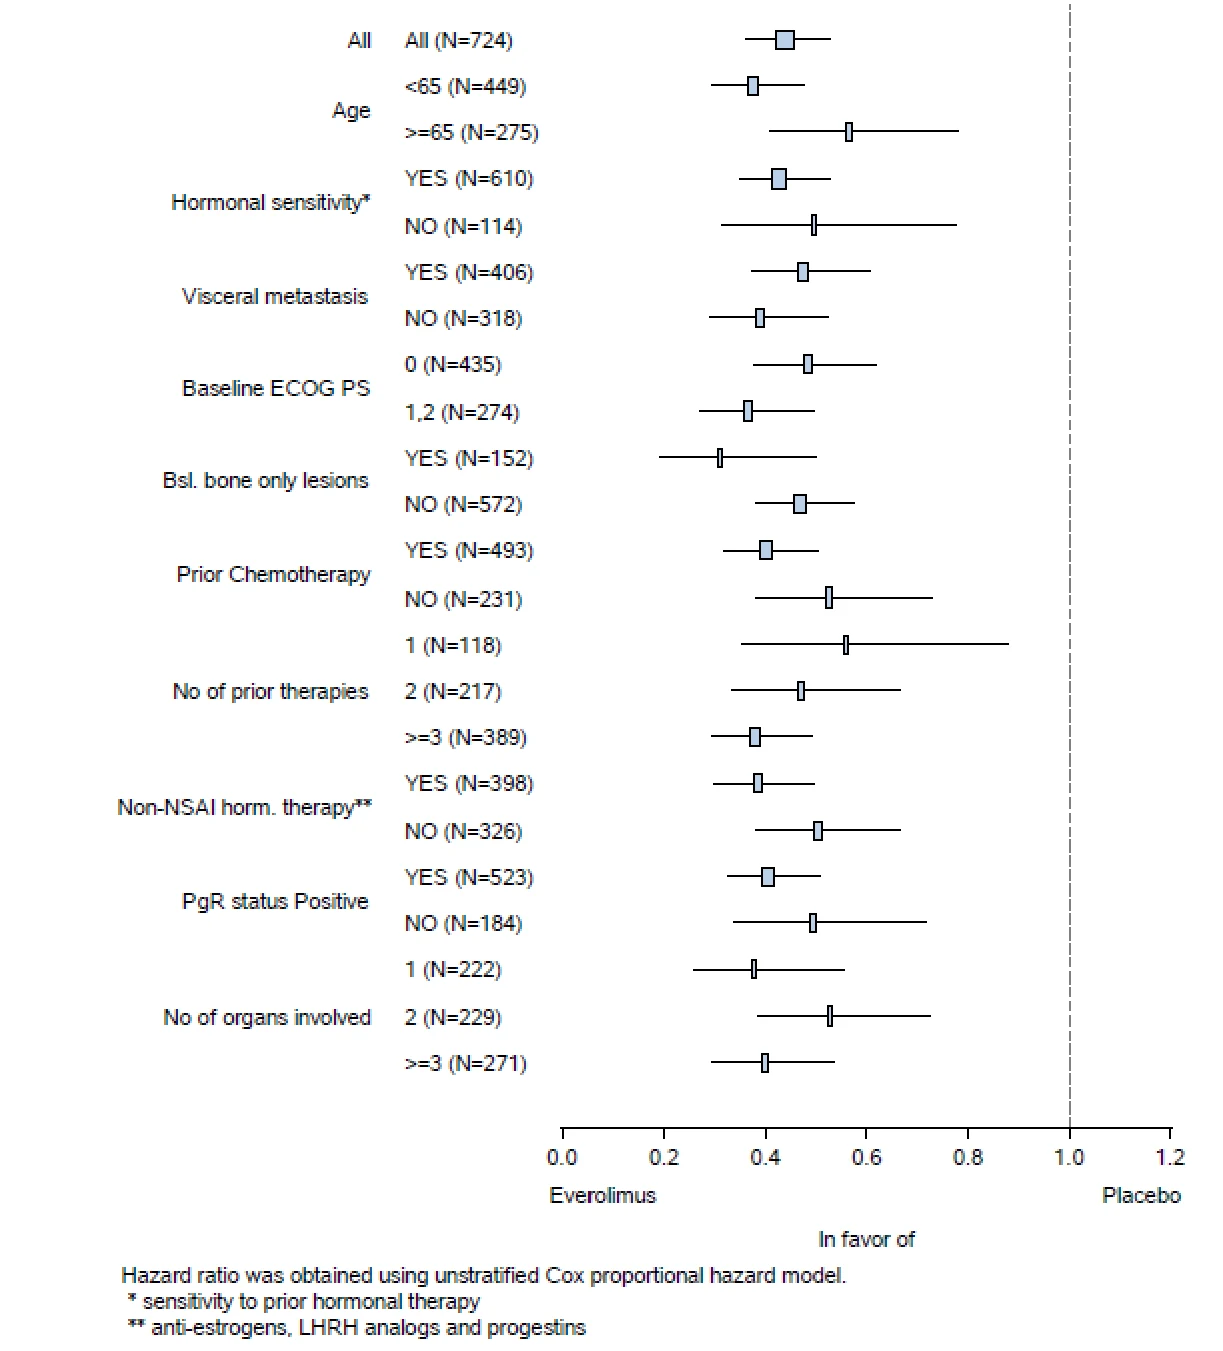
Le rapport des risques instantanés a été obtenu à l’aide du modèle des risques proportionnels de Cox non stratifié. * sensibilité au traitement hormonal antérieur
** anti-œstrogènes, analogues LHRH et progestatifs
Tumeurs neuroendocrines pancréatiques (TNEP)
Étude C2324 (RADIANT-3)
Tableau 27 Résumé des données démographiques dans les études cliniques sur les tumeurs neuroendocrines pancréatiques (TNEP)
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe (%) |
C2324 (RADIANT-3) | Une étude multicentrique de phase III à double insu et avec répartition aléatoire a été menée dans le but de comparer le traitement par AFINITOR associé aux meilleurs soins d’appoint (MSA) à un placebo associé aux MSA chez des patients atteints de tumeurs neuroendocrines pancréatiques | Comprimés AFINITOR à 10 mg/jour, par voie orale Le traitement à l’étude a été poursuivi jusqu’à la confirmation d’une évolution tumorale objective selon les critères RECIST (d’après l’évaluation de l’investigateur local), l’apparition d’une toxicité | n = 410 AFINITOR à 10 mg/jour (n = 207) Placebo (n = 203) Race (n [%]) : Blanche (322 [78,5 %]) Asiatique (74 [18,0 %]) Noire (11 [2,7 %]) Autre (3 [0,7 %]) | Âge moyen : 56,5 ans (de 20 à 87 ans) Groupe d’âge (n [%]) : < 65 ans (299 [72,9 %]) ≥ 65 ans (111 [27,1 %]) | Hommes (55,4 %) Femmes (44,6 %) |
La stratification des patients a été effectuée en fonction des antécédents de chimiothérapie cytotoxique (oui/non) et du score de capacité fonctionnelle de l’OMS (0 vs 1 et 2). Le traitement par des analogues de la somatostatine était permis dans le cadre des MSA.
Le paramètre d’évaluation principal de l’étude était la survie sans progression, évaluée selon les critères RECIST (Response Evaluation Criteria in Solid Tumours, version 1.0) d’après des examens radiologiques réalisés par l’investigateur. Après confirmation de la progression de la maladie par examen radiologique, l’investigateur pouvait lever l’insu : les patients recevant le placebo se voyaient offrir un traitement par AFINITOR administré en mode ouvert. Le taux de passage des patients du placebo au traitement ouvert par AFINITOR a été de 73 % (148/203 patients).
Les paramètres d’évaluation secondaires comprenaient l’innocuité, le taux de réponse objective (réponse complète [RC] ou réponse partielle [RP]) et la survie globale.
Les patients ont été répartis de façon aléatoire dans une proportion de 1:1 pour recevoir AFINITOR à 10 mg/jour (n = 207) ou le placebo (n = 203). Les caractéristiques démographiques des patients étaient bien équilibrées (âge médian de 58 ans, 55 % des patients de sexe masculin, 79 % de race blanche).
Tableau 28 Caractéristiques de la maladie (TNEP)
| Caractéristiques de la maladie | AFINITOR N = 207 n (%) | Placebo N = 203 n (%) | Total N = 410 N (%) |
| Grade histologique | |||
| Bien différencié | 170 (82,1) | 171 (84,2) | 341 (83,2) |
| Modérément différencié | 35 (16,9) | 30 (14,8) | 65 (15,9) |
| Inconnu | 2 (1,0) | 2 (1,0) | 4 (1,0) |
| Score de capacité fonctionnelle de l’OMS | |||
| 0 | 139 (67,1) | 133 (65,5) | 272 (66,3) |
| 1 | 62 (30,0) | 64 (31,5) | 126 (30,7) |
| 2 | 6 (2,9) | 6 (2,9) | 12 (2,9) |
| Traitement antérieur par un analogue de la somatostatine à action prolongée | 101 (48,8) | 102 (50,2) | 203 (49,5) |
Cette étude a fait ressortir une amélioration significative sur le plan statistique de la SSP (durée médiane de 11,0 mois comparativement à 4,6 mois), se traduisant par une réduction du risque de 65 % sur le plan de la SSP définie par l’investigateur (RRI : 0,35; IC à 95 % : 0,27, 0,45; p < 0,0001 – voir le Tableau 29 et la
(TNEP) localement avancées ou métastatiques, ayant évolué au cours des 12 mois précédents. | inacceptable ou l’abandon pour tout autre motif. |
Figure 3). L’amélioration de la SSP a été observée dans tous les sous-groupes de patients, sans égard à l’emploi antérieur d’analogues de la somatostatine. Les résultats relatifs à la SSP obtenus au moyen d’examens radiologiques réalisés par l’investigateur, d’examens radiologiques centralisés et d’examens radiologiques validés figurent au Tableau 29 ci-dessous.
Tableau 29 Résultats relatifs à la survie sans progression (TNEP)
| Analyse | N 410 | AFINITOR N = 207 | Placebo N = 203 | Rapport des risques instantanés (IC à 95 %) | Valeur de pb |
Survie médiane sans progression (mois) (IC à 95 %) | |||||
| Examens radiologiques par l’investigateur | 11,0 (de 8,4 à 13,9) | 4,60 (de 3,1 à 5,4) | 0,35 (de 0,27 à 0,45) | < 0,0001 | |
| Examens radiologiques centralisés | 13,7 (de 11,2 à 18,8) | 5,7 (de 5,4 à 8,3) | 0,38 (de 0,28 à 0,51) | < 0,001 | |
| Examens radiologiques indépendantsa | 11,40 [10,84, 14,75] | 5,39 [4,34, 5,55] | 0,34 [0,26, 0,44] | < 0,0001 | |
a Tient compte des décisions prises en cas d’écart entre l’examen radiologique centralisé et celui qui a été réalisé par l’investigateur.
b Valeur de p unilatérale selon un test de Mantel-Haenszel stratifié
Figure 3 Courbes de Kaplan-Meier relatives à la survie sans progression définie par l’investigateur
Le taux de réponse objective définie par l’investigateur a été de 4,8 % dans le groupe AFINITOR et de 2 % dans le groupe placebo. La courbe 3D correspondante (Figure 4) fait état d’une réduction de la taille de la tumeur. Les résultats indiquent que 64,4 % des patients du groupe évérolimus ont vu leur tumeur régresser comparativement à 20,6 % des patients du groupe placebo. 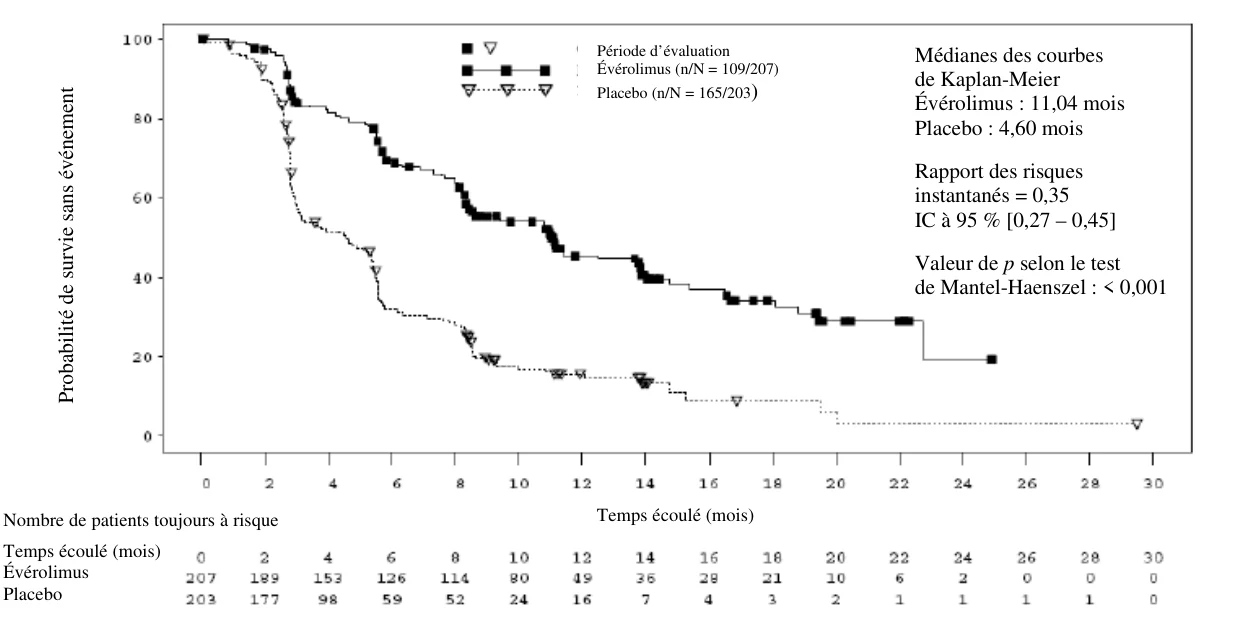
Médianes des courbes de Kaplan-Meier
Évérolimus : 11,04 mois Placebo : 4,60 mois
Rapport des risques instantanés = 0,35
IC à 95 % [0,27 – 0,45]
Valeur de p selon le test de Mantel-Haenszel : < 0,001
Période d’évaluation
Évérolimus (n/N = 109/207) Placebo (n/N = 165/203)
Temps écoulé (mois)
| Nombre de patients toujours à risque | |
Temps écoulé (mois) Évérolimus Placebo | |
Figure 4 Régression tumorale : meilleur changement de pourcentage par rapport au départ de la somme des plus longs diamètres, selon l’évaluation de l’investigateur
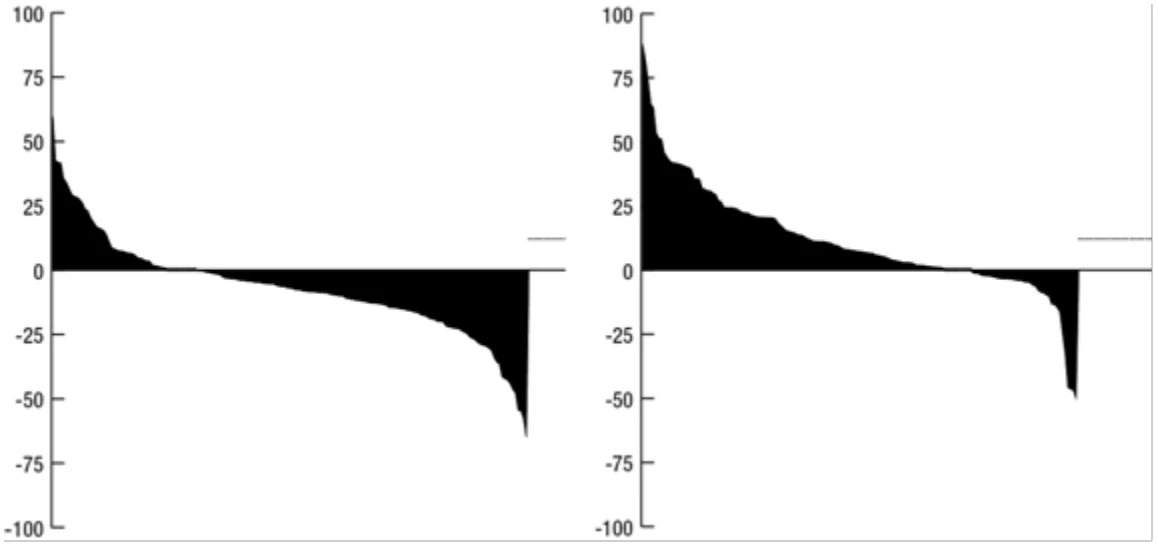
Évérolimus
n (%)
Placebo n (%)
Diminution du meilleur pourcentage de variation vs
départ 123 (64,4 %) 39 (20,6 %)
Aucun changement du meilleur pourcentage de
variation vs départ 11 (5,8 %) 10 (5,3 %)
Augmentation du meilleur pourcentage de variation vs
départ 43 (22,5 %) 112 (59,3 %)
% de variation de la lésion cible disponible, mais
contredit par la réponse globale des lésions =
progression de la maladie*
14 (7,3 %) 28 (14,8 %)
* Les patients pour qui le meilleur changement de pourcentage des lésions cibles n’était pas disponible ou était contredit par la réponse globale des lésions = inconnu ont été exclus de cette analyse. Les pourcentages ont été dérivés en utilisant le nombre restant de patients évaluables (n) comme dénominateur.
Les résultats de l’étude relatifs à la survie globale ne sont pas encore parvenus à maturité, et on n’a observé aucune différence significative liée au traitement relative à la survie globale [RRI : 0,99 (IC à 95 % : de 0,68 à 1,43)]. Il se peut que le passage au traitement par AFINITOR en mode ouvert à la suite de la progression de la maladie chez plus de 72 % des patients affectés au placebo ait empêché la mise en évidence d’une différence entre les 2 groupes de traitement en ce qui concerne la survie globale.
Tumeurs neuroendocrines non fonctionnelles du tube digestif ou du poumon au stade avancé
Étude T2302 (RADIANT-4)
Tableau 30 Résumé des données démographiques dans les études cliniques sur les tumeurs neuroendocrines (TNEP)
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (Tranche) | Sexe (n [%]) |
T2302 (RADIANT – 4) | Une étude multicentrique à double insu et avec répartition aléatoire a été menée dans le but de comparer le traitement par AFINITOR associé aux meilleurs soins d’appoint (MSA) à un placebo associé aux MSA chez des patients atteints de tumeurs neuroendocrines (TNE) du tube | Comprimés AFINITOR à 10 mg/jour, par voie orale La durée médiane du traitement à l’insu a été de 40,4 semaines chez les patients sous AFINITOR et de 19,6 semaines chez ceux sous placebo. | n = 302 AFINITOR, 10 mg par jour (n = 205) Placebo (n = 97) | Âge médian : 63 ans (de 22 à 86 ans) Groupe d’âge (n [%]) : < 65 ans (159 [52,6 %]) ≥ 65 ans : (143 [47,4 %]) | Hommes (142 [47 %]) Femmes : (160 [53,0 %]) |
Les patients admis à l’étude T2302 présentaient une histologie bien différenciée (grade faible ou intermédiaire) et des signes de progression de la maladie au cours des 6 mois ayant précédé la répartition aléatoire. La stratification des patients a été effectuée en fonction des antécédents de traitement par des analogues de la somatostatine, du siège d’origine de la tumeur et du score de capacité fonctionnelle de l’OMS. Les MSA excluaient l’emploi de traitements antitumoraux comme les analogues de la somatostatine.
Le paramètre d'évaluation principal de l'étude était la survie sans progression (SSP) évaluée selon les critères RECIST 1.0 modifiés (Response Evaluation Criteria in Solid Tumours), d’après des examens radiologiques indépendants. L’analyse auxiliaire de la SSP était fondée sur des examens effectués par l’investigateur à l’échelle locale. Les paramètres d’évaluation secondaires comprenaient la survie globale, le taux de réponse globale, l’innocuité, la modification de la qualité de vie selon le questionnaire FACT-G et le temps écoulé avant la détérioration de la capacité fonctionnelle selon l’OMS. Au total, 302 patients ont été répartis de façon aléatoire dans une proportion de 2:1 pour recevoir AFINITOR à 10 mg/jour (n = 205) ou un placebo (n = 97). Les deux groupes de traitement étaient généralement équilibrés sur le plan des caractéristiques initiales, des caractéristiques de la maladie et des antécédents de traitement par des analogues de la somatostatine. La durée médiane du traitement à l’insu a été de 40,4 semaines chez les patients traités par AFINITOR et de 19,6 semaines chez ceux qui ont reçu le placebo. Les patients du groupe placebo ne sont pas passés à l’évérolimus au moment de la progression de la maladie.
Tableau 31 Caractéristiques de la maladie (TNE du tube digestif ou du poumon)
| Caractéristiques de la maladie | AFINITOR N = 205 n (%) | Placebo N = 97 n (%) | Total N = 302 n (%) |
| Score de capacité fonctionnelle de l’OMS – n (%) | |||
| 0 | 149 (72,7) | 73 (75,3) | 222 (73,5) |
| 1 | 55 (26,8) | 24 (24,7) | 79 (26,2) |
| 2 | 1 (0,5) | 0 | 1 (0,3) |
| Siège de la tumeur primitive | |||
| Poumon | 63 (30,7) | 27 (27,8) | 90 (29,8) |
| Iléon | 47 (22,9) | 24 (24,7) | 71 (23,5) |
digestif ou du poumon, non résécables, localement avancées ou métastatiques, qui ne présentaient pas et n’avaient jamais présenté de symptôme lié à un syndrome carcinoïde. |
| Caractéristiques de la maladie | AFINITOR N = 205 n (%) | Placebo N = 97 n (%) | Total N = 302 n (%) |
| Rectum | 25 (12,2) | 15 (15,5) | 40 (13,2) |
| Cancer primitif inconnu | 23 (11,2) | 13 (13,4) | 36 (11,9) |
| Jéjunum | 16 (7,8) | 6 (6,2) | 22 (7,3) |
| Estomac | 7 (3,4) | 4 (4,1) | 11 (3,6) |
| Duodénum | 8 (3,9) | 2 (2,1) | 10 (3,3) |
| Côlon | 5 (2,4) | 3 (3,1) | 8 (2,6) |
| Autre | 6 (2,9) | 2 (2,1) | 8 (2,6) |
| Cæcum | 4 (2,0) | 1 (1,0) | 5 (1,7) |
| Appendice | 1 (0,5) | 0 | 1 (0,3) |
| Grade de la tumeur | |||
| Grade 1 | 129 (62,9) | 65 (67,0) | 194 (64,2) |
| Grade 2 | 75 (36,6) | 32 (33,0) | 107 (35,4) |
| Temps écoulé entre le diagnostic initial et la répartition aléatoire | |||
| ≤ 6 mois | 26 (12,7) | 12 (12,4) | 38 (12,6) |
| > 6 mois - ≤ 12 mois | 37 (18,0) | 13 (13,4) | 50 (16,6) |
| > 12 mois - ≤ 18 mois | 14 (6,8) | 12 (12,4) | 26 (8,6) |
| > 18 mois - ≤ 24 mois | 12 (5,9) | 9 (9,3) | 21 (7,0) |
| > 24 mois - ≤ 36 mois | 29 (14,1) | 13 (13,4) | 42 (13,9) |
| > 36 mois | 87 (42,4) | 38 (39,2) | 125 (41,4) |
| Traitements antérieurs | |||
| N’importe quel traitement antinéoplasique1 | 159 (77,6) | 82 (84,5) | 241 (79,8) |
| N’importe quelle radiothérapie | 44 (21,5) | 19 (19,6) | 63 (20,9) |
N’importe quelle intervention chirurgicale | 121 (59,0) | 70 (72,2) | 191 (63,2) |
| N’importe quel traitement locorégional | 23 (11,2) | 10 (10,3) | 33 (10,9) |
| N’importe quels médicaments | 63 (30,7) | 29 (29,9) | 92 (30,5) |
| N’importe quelle chimiothérapie | 54 (26,3) | 23 (23,7) | 77 (25,5) |
| N’importe quelle hormonothérapie | 1 (0,5) | 1 (1,0) | 2 (0,7) |
| N’importe quelle immunothérapie | 7 (3,4) | 5 (5,2) | 12 (4,0) |
| N’importe quel traitement ciblé | 2 (1,0) | 0 | 2 (0,7) |
| Tout autre traitement | 2 (1,0) | 4 (4,1) | 6 (2,0) |
| Traitement antérieur par des analogues de la somatostatine | |||
| Oui | 109 (53,2) | 54 (55,7) | 163 (54,0) |
| Stade de la maladie | |||
| I | 0 | 1 (1,0) | 1 (0,3) |
| Caractéristiques de la maladie | AFINITOR N = 205 n (%) | Placebo N = 97 n (%) | Total N = 302 n (%) |
| II | 2 (1,0) | 3 (3,1) | 5 (1,7) |
| III | 7 (3,4) | 3 (3,1) | 10 (3,3) |
| IV | 196 (95,6) | 90 (92,8) | 286 (94,7) |
| Sièges de la maladie | |||
| Foie | 163 (79,5) | 76 (78,4) | 239 (79,1) |
| Ganglions/système lymphatiques | 85 (41,5) | 45 (46,4) | 130 (43,0) |
| Poumon | 45 (22,0) | 20 (20,6) | 65 (21,5) |
| Os | 42 (20,5) | 15 (15,5) | 57 (18,9) |
| Péritoine | 25 (12,2) | 8 (8,2) | 33 (10,9) |
| Fardeau tumoral hépatique | |||
| 0 % | 34 (16,6) | 14 (14,4) | 48 (15,9) |
| > 0 – 10 % | 119 (58,0) | 61 (62,9) | 180 (59,6) |
| > 10 – 25 % | 29 (14,1) | 8 (8,2) | 37 (12,3) |
| > 25 – 50 % | 9 (4,4) | 4 (4,1) | 13 (4,3) |
| > 50 % | 12 (5,9) | 10 (10,3) | 22 (7,3) |
| Inconnu | 2 (1,0) | 0 | 2 (0,7) |
1 Ont été inclus dans la catégorie « N’importe quel traitement antinéoplasique » les patients qui avaient des antécédents de traitement médicamenteux (autre que par les analogues de la somatostatine), de radiothérapie ou d’intervention chirurgicale.
Les résultats sur l’efficacité ont été tirés de l’analyse finale de la SSP, après le recensement de 178 cas de SSP d’après les examens radiologiques indépendants.
Un bienfait clinique statistiquement significatif a été démontré pour l’évérolimus par rapport au placebo, soit une diminution de 52 % du risque de progression ou de mortalité (RRI = 0,48 ; IC à 95 %, de 0,35 à 0,67); valeur de p < 0,001 (test de Mantel-Haenszel unilatéral), selon une évaluation indépendante (voir le Tableau 32 et la Figure 5). L’analyse de la SSP fondée sur les examens effectués par l’investigateur à l’échelle locale étayait ces résultats.
Tableau 32 RADIANT-4 – Résultats relatifs à la survie sans progression
Analyse
N
302
AFINITOR N = 205
Placebo N = 97
Rapport des risques
instantanés (RRI)a
(IC à 95 %)
Valeur de pb
Survie médiane sans
progression, en mois (IC à 95 %)
Examens radiologiques
indépendants
11,0
(de 9,2 à 13,3)
3,9
(de 3,6 à 7,4)
0,48
(de 0,35 à 0,67) < 0,001
Examens radiologiques
par l’investigateur
14,0
(de 11,2 à 17,7)
5,5
(de 3,7 à 7,4)
0,39
(de 0,28 à 0,54) < 0,001 a Rapport des risques instantanés selon un modèle de Cox stratifié
Analyse
N
302
AFINITOR
N = 205
Placebo N = 97
Rapport des risques
instantanés (RRI)a
(IC à 95 %)
Valeur de pb b Valeur de p unilatérale selon un test de Mantel-Haenszel stratifié
Figure 5 RADIANT-4 : Courbes de Kaplan-Meier relatives à la survie sans progression (selon les examens radiologiques indépendants)
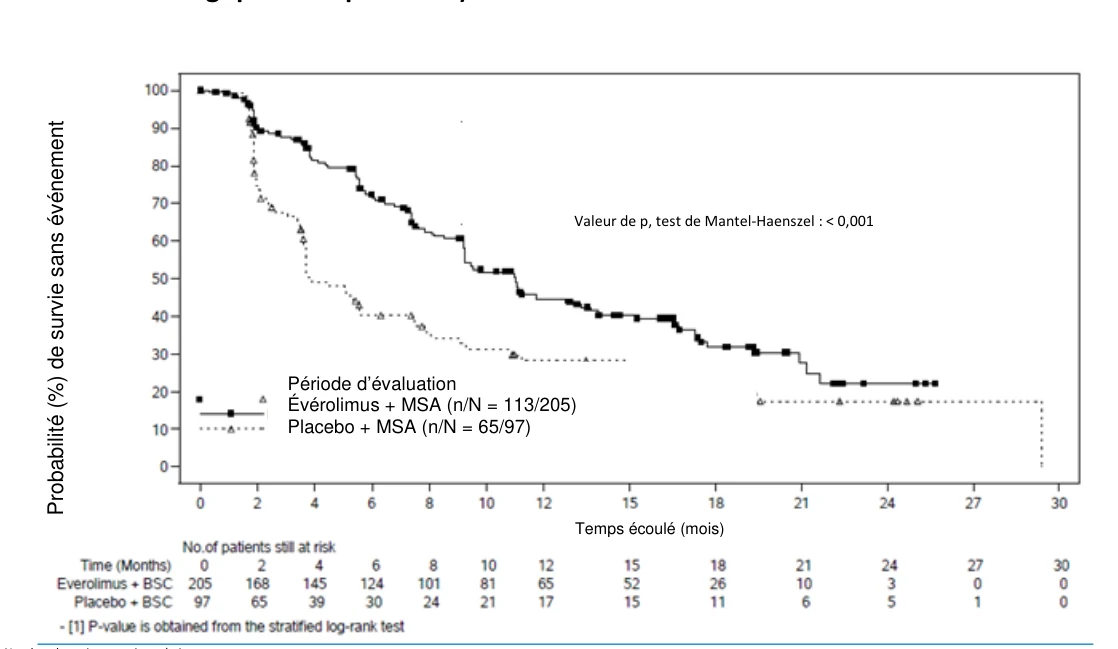
Nombre de patients toujours à risque
Temps écoulé (mois)
Évérolimus + MSA
Placebo + MSA
- [1] La valeur de p a été obtenue à l’aide du test de Mantel-Haenszel stratifié.
L’effet bénéfique global sur la SSP favorisait AFINITOR dans tous les sous-groupes stratifiés en fonction des données démographiques et pronostiques (voir la Figure 6). La strate A (appendice, cæcum, jéjunum, iléon, duodénum et cancer primitif inconnu [CPI]) correspond à un meilleur pronostic, et la strate B (poumon, estomac, rectum et côlon [à l’exception du cæcum]), à un moins bon pronostic. Dans une analyse exploratoire de sous-groupes réalisée selon le siège d’origine de la tumeur, un effet favorable du traitement sur la SSP a été observé dans tous les sous-groupes sauf celui des patients chez qui le siège d’origine de la tumeur était l’iléon (iléon : RRI = 1,22 [IC à 95 %, de 0,56 à 2,65]; voir la Figure 7).
Période d’évaluation
Évérolimus + MSA (n/N = 113/205) Placebo + MSA (n/N = 65/97)
Temps écoulé (mois)
Valeur de p, test de Mantel-Haenszel : < 0,001 Figure 6 Graphique en forêt des rapports de risques instantanés de la SSP en fonction des facteurs de stratification des différents sous-groupes (examens radiologiques indépendants)
Rapport des risques instantanés [IC à 95 %] | Évérolimus + MSA Événements – n/N (%) | Placebo + MSA Événements – n/N (%) |
| 0,52 [0,34; 0,81] | 54/107 (50,5) | 33/50 (66,0) |
| 0,60 [0,39; 0,94] | 59/98 (60,2) | 32/47 (68,1) |
| 0,63 [0,40; 1,02] | 45/104 (43,3) | 30/49 (61,2) |
| 0,43 [0,28; 0,66] | 68/101 (67,3) | 35/48 (72,9) |
| 0,58 [0,41; 0,84] | 81/146 (55,5) | 47/70 (67,1) |
| 0,50 [0,28;0,91] | 32/59 (54,2) | 18/27 (66,7) |
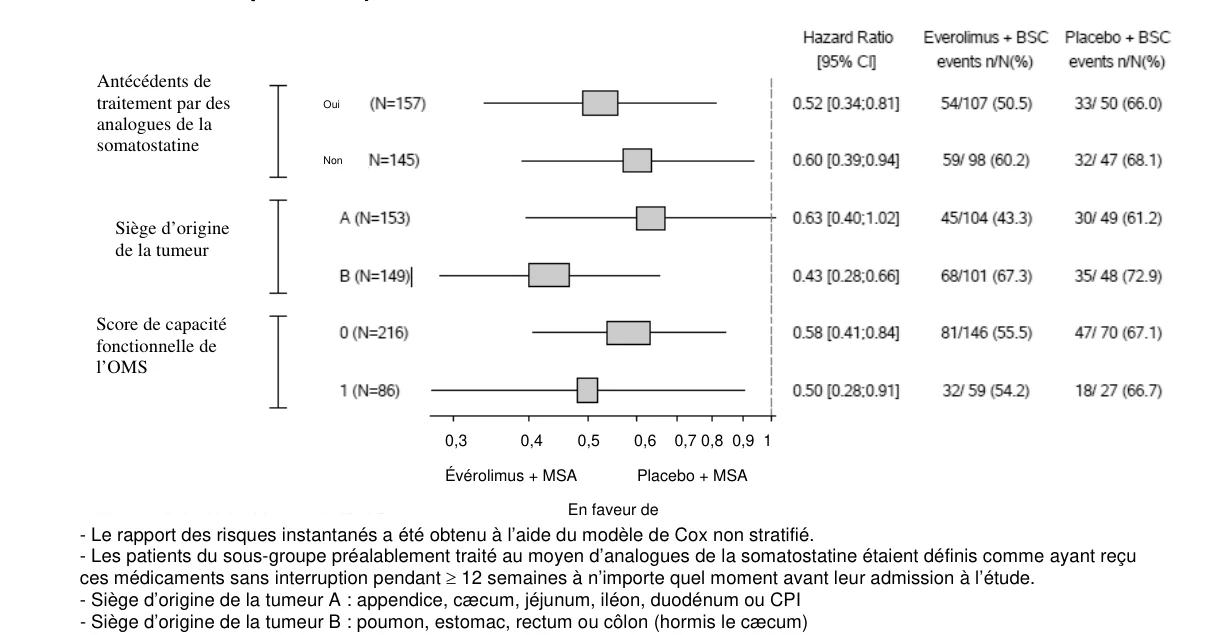
- Le rapport des risques instantanés a été obtenu à l’aide du modèle de Cox non stratifié.
- Les patients du sous-groupe préalablement traité au moyen d’analogues de la somatostatine étaient définis comme ayant reçu ces médicaments sans interruption pendant ≥ 12 semaines à n’importe quel moment avant leur admission à l’étude.
- Siège d’origine de la tumeur A : appendice, cæcum, jéjunum, iléon, duodénum ou CPI
- Siège d’origine de la tumeur B : poumon, estomac, rectum ou côlon (hormis le cæcum)
Facteurs de stratification selon la théorie de la réponse à l’item (TRI)
Antécédents de
traitement par des
analogues de la
somatostatine
Siège d’origine
de la tumeur
Score de capacité
fonctionnelle de
l’OMS
Oui
Non
0,3 0,4 0,5 0,6 0,7 0,8 0,9 1
Évérolimus + MSA Placebo + MSA
En faveur de
Figure 7 Graphique en forêt des rapports de risques instantanés stratifiés de l’effet du traitement sur la SSP dans les différents sous-groupes de patients (examens radiologiques indépendants)
Rapport des risques instantanés [IC à 95 %] | Évérolimus + MSA Événements – n/N (%) | Placebo + MSA Événements – n/N (%) | ||
| Poumon (N = 90) | 0,43 [0,24; 0,79] | 42/63 (66,7) | 18/27 (66,7) | |
| Estomac (N = 11) | Non évaluable | 3/7 (42,9) | 4/4 (100) | |
| Rectum (N = 40) | 0,14 [0,05; 0,37] | 21/25 (84,0) | 14/15 (93,3) | |
Origine de la tumeur primitive | Iléon (N = 71) | 1,22 [0,56; 2,65] | 22/47 (46,8) | 11/24 (45,8) |
| Jéjunum (N = 22) | 0,37 [0,08; 1,64] | 5/16 (31,3) | 5/6 (83,3) | |
| CPI (N = 36) | 0,58 [0,21; 1,58] | 11/23 (47,8) | 8/13 (61,5) | |
| Autre (N = 32) | 0,25 [0,07; 0,95] | 9/24 (37,5) | 5/8 (62,5) | |
| 0,1 1 2 3 4 5 | ||||
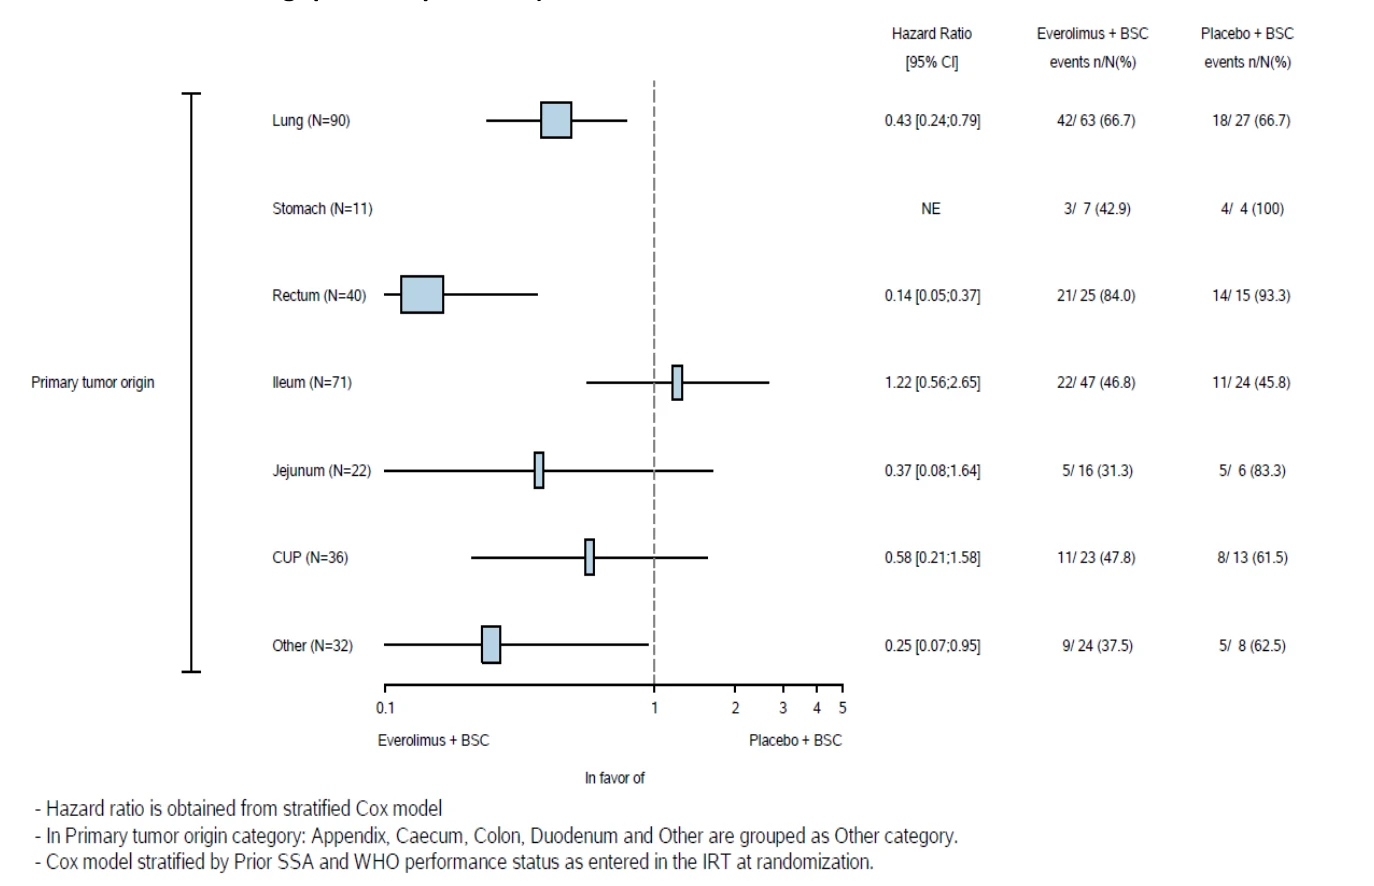
Évérolimus + MSA Placebo + MSA
En faveur de
- Le rapport des risques instantanés a été obtenu à l’aide du modèle de Cox stratifié.
- Dans la catégorie « Origine de la tumeur primitive », appendice, cæcum, côlon, duodénum et autre sont groupés sous Autre.
- Modèle de Cox stratifié en fonction des Antécédents de traitement par des analogues de la somatostatine et du Score de capacité fonctionnelle de l’OMS selon la théorie de la réponse à l’item (TRI) au moment de la répartition aléatoire.
Le taux de réponse globale déterminé par les examens indépendants s’est établi à 2 % dans le groupe évérolimus et à 1 % dans le groupe placebo. Les données sur la survie globale ne sont pas encore parvenues à maturité.
Aucune différence significative sur le plan clinique ou statistique n’a été observée entre les deux groupes de traitement pour ce qui est du temps écoulé avant la détérioration du score de capacité fonctionnelle de l’OMS (≥ 1 point) et du temps médian écoulé avant la détérioration (≥ 7 points) du score total au questionnaire FACT-G.
Néphrocarcinome métastatique
Étude C2240 (RECORD-1)
Tableau 33 Résumé des données démographiques dans les études cliniques sur le néphrocarcinome métastatique
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe (n [%]) |
C2240 (RECORD – 1) | Une étude de phase III multicentrique et multinationale, à double insu avec répartition aléatoire visant à comparer AFINITOR à 10 mg/jour (2 comprimés à 5 mg) et un placebo, tous deux administrés en association avec les meilleurs soins d’appoint, a été menée auprès de patients atteints de | Comprimés AFINITOR à 10 mg/jour, par voie orale Le traitement à l’étude a été poursuivi jusqu’à l’évolution tumorale ou l’apparition d’une toxicité inacceptable. | n = 416 AFINITOR (n = 277) Placebo (n = 139) Race (n [%]) : AFINITOR : Blanche (246 [88,8 %]) Asiatique (16 [5,8 %]) Noire (2 [0,7 %]) Autochtone d’Amérique (1 [0,4 %]) Autre/données manquantes (9/4 | Âge médian : 61 ans (de 27 à 85 ans) Groupe d’âge (n [%]) : < 65 ans : AFINITOR (165 [59,6 %]) Placebo (98 [70,5 %]) ≥ 65 ans : AFINITOR (112 [40,4 %]) Placebo (41 [29,5 %]) | Hommes (106 [76,3 %]) Femmes (33 [23,7 %]) |
Un traitement antérieur par le bevacizumab, l’interleukine-2 ou un interféron alpha était également permis. Les patients ont été répartis en fonction du score pronostique du MSKCC (Memorial Sloan-Kettering Cancer Center) (groupes de risque pronostique favorable, moyen et mauvais) ainsi que le traitement anticancéreux qu’ils ont reçu auparavant (1 ou 2 ITK du récepteur du VEGF).
Le principal paramètre d’évaluation de l’étude était la survie sans progression, documentée à l’aide des critères RECIST (Response Evaluation Criteria in Solid Tumours) et évaluée lors d’un examen indépendant centralisé réalisé à l’insu. Les paramètres d’évaluation secondaires comprenaient l’innocuité, le taux objectif de réponse tumorale, la survie globale, les symptômes associés à la maladie et la qualité de vie. Après l’évaluation de la progression de la maladie confirmée par un examen radiologique, l’investigateur pouvait lever l’insu : les patients recevant le placebo se voyaient offrir un traitement par AFINITOR à 10 mg/jour administré en mode ouvert. Le comité indépendant de surveillance des données a recommandé de mettre fin à l’étude au moment de la seconde analyse provisoire, car le paramètre d’évaluation principal avait été atteint.
Tableau 34 Caractéristiques de la maladie (néphrocarcinome métastatique)
| Caractéristiques de la maladie | AFINITOR n = 277 | Placebo n = 139 |
| Score pronostique du MSKCC [n (%)] | ||
| Risque associé à un pronostic favorable | 81 (29,2) | 39 (28,1) |
| Risque associé à un pronostic moyen | 156 (56,3) | 79 (56,8) |
| Risque associé à un mauvais pronostic | 40 (14,4) | 21 (15,1) |
| Traitement antérieur par un ITK du récepteur du VEGF [n (%)] | ||
| 1 traitement antérieur par un ITK du récepteur du VEGF | 205 (74,0) | 103 (74,1) |
| 2 traitements antérieurs par un ITK du récepteur du VEGF | 72 (26,0) | 36 (25,9) |
néphrocarcinome métastatique dont la maladie a évolué malgré un traitement antérieur par un des inhibiteurs de la tyrosine kinase (ITK) du récepteur du facteur de croissance vasculaire endothélial (VEGF) soit le sunitinib, le sorafénib ou les deux. | [2,9 %/1,4 %]) Race (n [%]) : Placebo : Blanche (121 [87,1 %]) Asiatique (11 [7,9 %]) Noire (3 [2,2 %]) Autochtone d’Amérique (0 [0 %]) Autre/données manquantes (3/1 [2,2 %/0,7 %]) |
| Caractéristiques de la maladie | AFINITOR n = 277 | Placebo n = 139 |
| Immunothérapie antérieure (n [%]) | 179 (64,6) | 93 (66,9) |
Les résultats recueillis lors d’une analyse provisoire planifiée ont montré qu’AFINITOR était supérieur au placebo quant au principal paramètre d’évaluation, soit la survie sans progression, avec une réduction statistiquement significative de 67 % du risque de progression ou de décès. Après 6 mois, les taux de survie sans progression s’établissaient à 36 % avec le traitement par AFINITOR comparativement à 9 % pour le placebo (voir le Tableau 35 et la Figure 8).
Tableau 35 Résultats relatifs à la survie sans progression (néphrocarcinome métastatique)
| Population | n | AFINITOR n = 277 | Placebo n = 139 | Rapport des risques instantanés (RRI) (IC à 95 %) | Valeur de p |
Survie médiane sans progression (mois) (IC à 95 %) | |||||
| Analyse principale | |||||
| Tous (examen indépendant centralisé, à l’insu) | 416 | 4,9 (4,0 à 5,5) | 1,9 (1,8 à 1,9) | 0,33 (0,25 à 0,43) | < 0,001a |
| Analyses complémentaires/de sensibilité | |||||
| Tous (examen local par l’investigateur) | 416 | 5,5 (4,6 à 5,8) | 1,9 (1,8 à 2,2) | 0,32 (0,25 à 0,41) | < 0,001a |
| Score pronostique du MSKCC | |||||
| Risque associé à un pronostic favorable | 120 | 5,8 (4,0 à 7,4) | 1,9 (1,9 à 2,8) | 0,31 (0,19 à 0,50) | < 0,001b |
| Risque associé à un pronostic moyen | 235 | 4,5 (3,8 à 5,5) | 1,8 (1,8 à 1,9) | 0,32 (0,22 à 0,44) | < 0,001b |
| Risque associé à un mauvais pronostic | 61 | 3,6 (1,9 à 4,6) | 1,8 (1,8 à 3,6) | 0,44 (0,22 à 0,85) | 0,013b |
a Test de Mantel-Haenszel stratifié en fonction du score pronostique b Test de Mantel-Haenszel bilatéral non stratifié
Figure 8 Courbes de Kaplan-Meier relatives à la survie sans progression
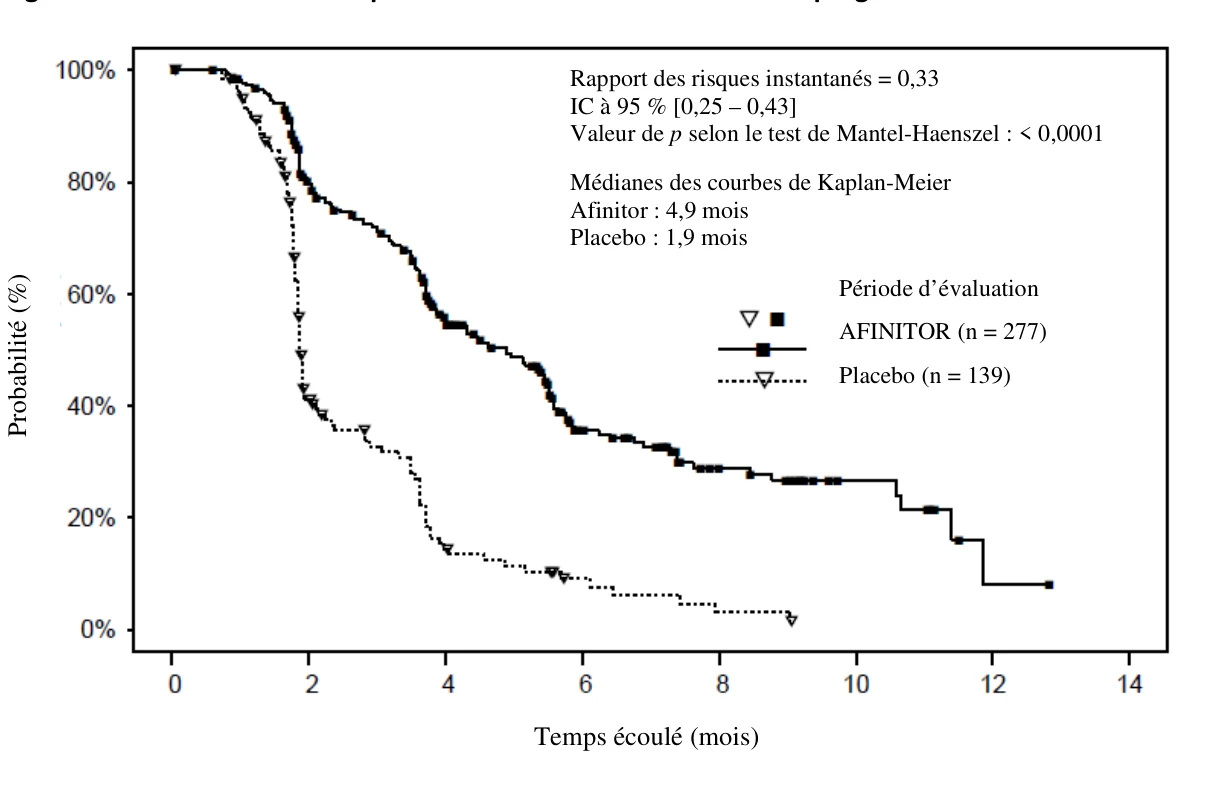
On a observé un faible taux de réponse objective de même que l’absence de différence significative apparente entre les 2 groupes de traitement. Une réponse objective, conforme aux critères RECIST, a été documentée chez 1,8 % (IC à 95 % : de 0,6 à 4,2 %) des patients traités par l’évérolimus (vs 0 % pour le placebo); tous ces patients (au nombre de 5) ont présenté des réponses partielles. Ainsi, l’avantage associé à la survie sans progression concerne essentiellement la population présentant une stabilisation de la maladie (correspondant à 67 % du groupe traité par AFINITOR; voir la Figure 9).
Rapport des risques instantanés = 0,33 IC à 95 % [0,25 – 0,43] Valeur de p selon le test de Mantel-Haenszel : < 0,0001 Médianes des courbes de Kaplan-Meier Afinitor : 4,9 mois Placebo : 1,9 mois | |
Période d’évaluation AFINITOR (n = 277) Placebo (n = 139) | |
Temps écoulé (mois) Figure 9 Courbe 3D du meilleur changement de pourcentage par rapport au départ (avant le traitement) des lésions cibles par radiologie centrale
Meilleur changement de % vs départ (lésions mesurables)
-100 % -75 % -50 % -25 % 0 25 % 50 % 75 % 100 %
AFINITOR Placebo
n (%) n (%) Diminution du meilleur pourcentage de variation vs départ 114 (46,9 %) 12 (10,0 %) Augmentation du meilleur pourcentage de variation vs départ 92 (33,7 %) 90 (66,7 %) * % de variation de la lésion cible disponible, mais contredit
par la réponse globale des lésions = progression de la maladie 47 (19,3 %) 28 (23,3 %) % de variation de la lésion cible disponible, mais contredit
par la réponse globale des lésions = inconnu 4 0 % de variation de la lésion cible non disponible 30 19
Aucune différence statistiquement significative liée au traitement n’a été relevée quant à la survie globale, mais on a noté une tendance en faveur d’AFINITOR (RRI = 0,82; IC à 95 % : 0,57 à 1,17 ; p = 0,137). Il se peut que le passage au traitement par AFINITOR en mode ouvert à la suite de la progression de la maladie chez les patients affectés au placebo ait empêché la mise en évidence d’une différence entre les 2 groupes de traitement en ce qui concerne la survie globale.
Aucune différence sur le plan de la qualité de vie liée à la santé n’a été relevée entre les patients traités par AFINITOR et les patients sous placebo.
Angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville
Étude M2302 (EXIST-2)
Tableau 36 Résumé des données démographiques dans les études cliniques sur l’angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville 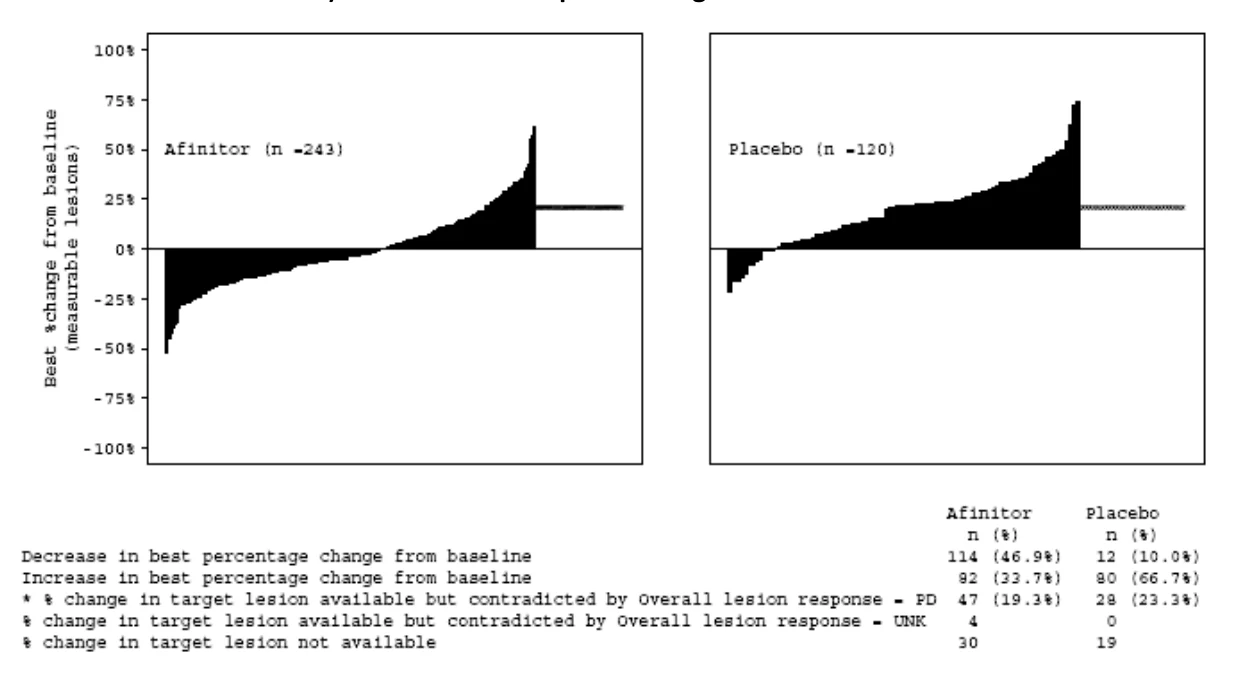
Le paramètre d'efficacité principal de l'étude était le taux de réponse de l’angiomyolipome, déterminé en fonction d’un examen radiologique indépendant centralisé. La réponse a été définie comme une réduction de 50 % de la somme des volumes des angiomyolipomes par rapport au départ jumelée à l’absence d’un nouvel angiomyolipome mesurant 1 cm ou plus dans son diamètre le plus long, à l’absence d’augmentation du volume rénal de plus de 20 % par rapport au nadir et à l’absence
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe (M/F) |
| M2302 (EXIST -2) | Une étude de phase III multicentrique à double insu avec répartition aléatoire a été menée dans le but d’évaluer AFINITOR par rapport à un placebo chez des patients atteints d’angiomyolipome rénal associé à la sclérose tubéreuse de Bourneville (STB) (n = 113) ou à la lymphangioléio- myomatose (LAM) sporadique (n = 5). Pour être admis à l’étude, les patients devaient présenter au moins un angiomyolipome mesurant 3 cm ou plus dans son diamètre le plus long à l’examen de tomodensitométrie/ d’IRM (selon une évaluation radiologique locale), ne pas avoir besoin d’une intervention chirurgicale immédiate et être âgés de 18 ans ou plus. | Comprimés AFINITOR à 10 mg/jour, par voie orale, jusqu’à l’évolution de la maladie, l’apparition d’une toxicité inacceptable ou l’abandon pour tout autre motif. | N =118 AFINITOR à 10 mg/jour (n = 79) Placebo apparié (n = 39) Race (n [%]) : AFINITOR : Blanche (71 [89,9 %]) Asiatique (7 [8,9 %]) Autres (1 [1,3 %]) Placebo : Blanche (34 [87,2 %]) Asiatique (4 [10,3 %]) Autres (1 [2,6 %]) | Âge moyen : AFINITOR : 32,5 ans Placebo : 31 ans (de 18 à 61 ans) | Hommes (n [%]) AFINITOR (27 [34,2 %]) Placebo : (13 [33,3 %]) Femmes (n [%]) AFINITOR : (52 [65,8 %]) Placebo : (26 [66,7 %]) |
d’hémorragie liée à un angiomyolipome de grade 2 ou plus. Une stratification a été effectuée en fonction de l’utilisation (oui/non) d’un antiépileptique inducteur d’enzyme au moment de la répartition aléatoire.
Les principaux paramètres secondaires comprenaient le temps écoulé avant l’évolution de l’angiomyolipome et le taux de réponse des lésions cutanées.
Les analyses principales des paramètres d’efficacité se sont limitées à la période de traitement à l’insu, qui a pris fin 6 mois après la randomisation du dernier patient. La durée médiane du suivi a été de 8,3 mois (de 0,7 à 24,8 mois).
Les patients d’abord affectés au placebo pouvaient passer à l’évérolimus lors de la progression de l’angiomyolipome ou après l’analyse principale. Au moment de celle-ci (4 ans après l’affectation aléatoire du dernier patient), la durée médiane de l’exposition à l’évérolimus se chiffrait à 46,9 mois (extrêmes : 0,5 et 63,9 mois).
Les groupes étaient généralement bien équilibrés sur le plan des caractéristiques démographiques et des caractéristiques initiales de la maladie, de même que sur celui des traitements contre l’angiomyolipome reçus antérieurement.
Tableau 37 Caractéristiques de la maladie (échantillon complet d’analyse) (angiomyolipome rénal associé à la STB)
| Caractéristiques de la maladie | AFINITOR n = 79 | Placebo n = 39 |
| Diagnostic de STB2 | ||
| n (%) | ||
| Au moins 2 caractéristiques majeures | 77 (97,5) | 36 (92,3) |
| Seulement 1 caractéristique majeure et au moins 2 caractéristiques mineures | 0 | 0 |
| Utilisation (oui/non) d’un antiépileptique inducteur d’enzyme (n [%]) | ||
| Oui | 13 (16,5) | 7 (17,9) |
| Non | 66 (83,5) | 32 (82,1) |
| Diamètre le plus long de l’angiomyolipome le plus volumineux2 | ||
| ≥ 8 cm | 22 (27,8) | 12 (30,8) |
| ≥ 4 cm et < 8 cm | 45 (57,0) | 19 (48,7) |
| ≥ 3 cm et < 4 cm | 6 (7,6) | 4 (10,3) |
| < 3 cm | 5 (6,3) | 2 (5,1) |
| Nombre de lésions tumorales cibles ≥ 1 cm dans leur diamètre le plus long (n [%]) | ||
| 1 à 5 | 32 (40,5) | 15 (38,5) |
| 6 à 10 | 46 (58,2) | 23 (59,0) |
| Nombre de patients présentant des lésions tumorales dans (n [%]) | ||
| Un rein seulement | 13 (16,7) | 11 (28,9) |
| Les deux reins | 65 (83,3) | 27 (71,1) |
| Somme des volumes des lésions tumorales cibles |
| Caractéristiques de la maladie | AFINITOR n = 79 | Placebo n = 39 |
| (cm3)2 | ||
| Médiane | 85,4 | 119,8 |
| Extrêmes | 8,6 - 1611,5 | 3,0 - 4520,0 |
| Traitement antérieur contre l’angiomyolipome (intervention chirurgicale/invasive) | ||
| Embolisation rénale | 19 (24,1) | 9 (23,1) |
| Néphrectomie | 14 (17,7) | 8 (20,5) |
| Nombre de patients présentant ≥ 1 lésion cutanée au départ | 77 (97,5) | 37 (94,9) |
1 Ont été classés dans la catégorie Autre les patients de race mixte.
2 Les évaluations du rein réalisées au départ par tomodensitométrie/IRM étaient des examens radiologiques centralisés.
Les résultats ont démontré qu’AFINITOR était statistiquement supérieur au placebo pour ce qui est du paramètre d’efficacité principal, soit le taux de réponse de l’angiomyolipome (p < 0,0001). Les taux de la meilleure réponse globale se sont établis à 41,8 % (IC à 95 % : 30,8 à 53,4) dans le groupe AFINITOR comparativement à 0 % (IC à 95 % : 0,0 à 9,0) dans le groupe placebo (Figure 8). Les effets du traitement se sont révélés uniformes dans tous les sous-groupes évalués (utilisation ou non d’un antiépileptique inducteur d’enzyme, sexe, âge et race) lors de l’analyse principale de l’efficacité (Figure 10).
Figure 10 Graphique en forêt de réponse de l’angiomyolipome en fonction des sous-groupes
(échantillon complet d’analyse; analyse principale)
Différence dans le taux de réponse (IC à 95 %) | % de réponse avec l’évérolimus | % de réponse avec le placebo | |||
| Tous les patients (N = 118) | 41,8 [23,5; 58,4] | 41,8 | 0,0 | ||
| Strate | Utilisation d’un antiépileptique inducteur d’enzyme (n = 20) | 46,2 [-1,7; 81,6] | 46,2 | 0,0 | |
| Non-utilisation d’un antiépileptique inducteur d’enzyme (n = 98) | 40,9 [20,2; 59,4] | 40,9 | 0,0 | ||
| Sexe | Hommes (n = 40) | 63,0 [33,5; 86,1] | 63,0 | 0,0 | |
| Femmes (n = 78) | 30,8 [6,4; 52,7] | 30,8 | 0,0 | ||
| Âge | < 30 ans (n = 55) | 45,7 [18,6; 68,5] | 45,7 | 0,0 | |
| ≥ 30 ans (n = 63) | 38,6 [11,9; 61,9] | 38,6 | 0,0 | ||
| Race | Race blanche (n = 105) | 42,3 [22,1; 60,0] | 42,3 | 0,0 | |
Race autre que blanche (n = 13) | 37,5 [-19,4; 79,0] | 37,5 | 0,0 | ||
| -20 | 20 | 40 | 60 | 80 | |
| Placebo | Évérolimus | ||||
| En faveur de | |||||
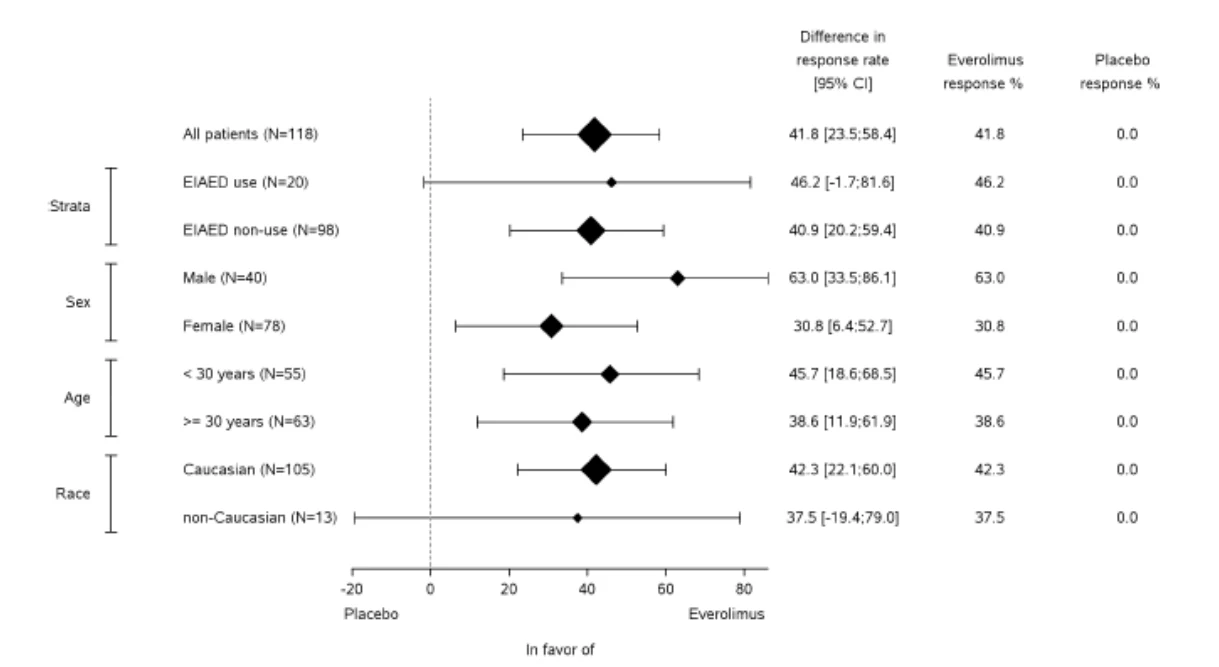 Tableau 38 Réponse de l’angiomyolipome
Analyse principale Analyse finale AFINITOR Placebo Valeur de p AFINITOR
N = 79 N = 39 N = 112
Taux de réponse de
l’angiomyolipomea - % 41,8 0 < 0,0001 58,0
IC à 95 % (30,8-53,4) (0,0-9,0) (48,3-67,3) a D’après un examen radiologique centralisé indépendant
Figure 11 Courbe 3D de régression de l’angiomyolipome : meilleur changement de pourcentage par rapport au départ (échantillon complet d’analyse; analyse principale)1,2
Meilleur changement de % vs départ (somme des volumes des lésions tumorales cibles)
-100 % -75 % -50 % -25 % 0 25 % 50 % 75 % 100 %
Évérolimus (n = 66) Placebo (n = 32)
1 Selon un examen radiologique centralisé indépendant
2 Ont été exclus de ce graphique les patients chez qui le meilleur changement de pourcentage (somme des volumes des lésions tumorales cibles) était non disponible et les patients ayant présenté une réponse globale de l’angiomyolipome non évaluable.
Au moment de l’analyse principale, une progression a été observée chez 3,8 % (3/79) des patients du groupe AFINITOR comparativement à 20,5 % (8/39) des patients du groupe placebo. Le traitement par AFINITOR a été associé à un prolongement statistiquement significatif du temps écoulé avant la progression de l’angiomyolipome (RRI : 0,08 ; IC à 95 % : 0,02, 0,37 ; p < 0,0001). Le temps médian écoulé avant la progression de l’angiomyolipome a été de 11,4 mois dans le groupe placebo et n’a pas été atteint dans le groupe AFINITOR.
À l’analyse finale, le taux de la meilleure réponse globale de l’angiomyolipome avait augmenté à 58,0 % (IC à 95 % : 48,3-67,3). Le temps médian écoulé avant la progression de l’angiomyolipome n’a pas été atteint. Une progression de l’angiomyolipome a été constatée chez 14,3 % (16/112) des patients. Les taux estimés d’absence de progression de l’angiomyolipome à 24 mois et à 48 mois étaient de 91,6 % (IC à 95 % : 84,0-95,7) et de 83,1 % (IC à 95 % : 73,4- 89,5). Parmi les patients traités par l’évérolimus durant 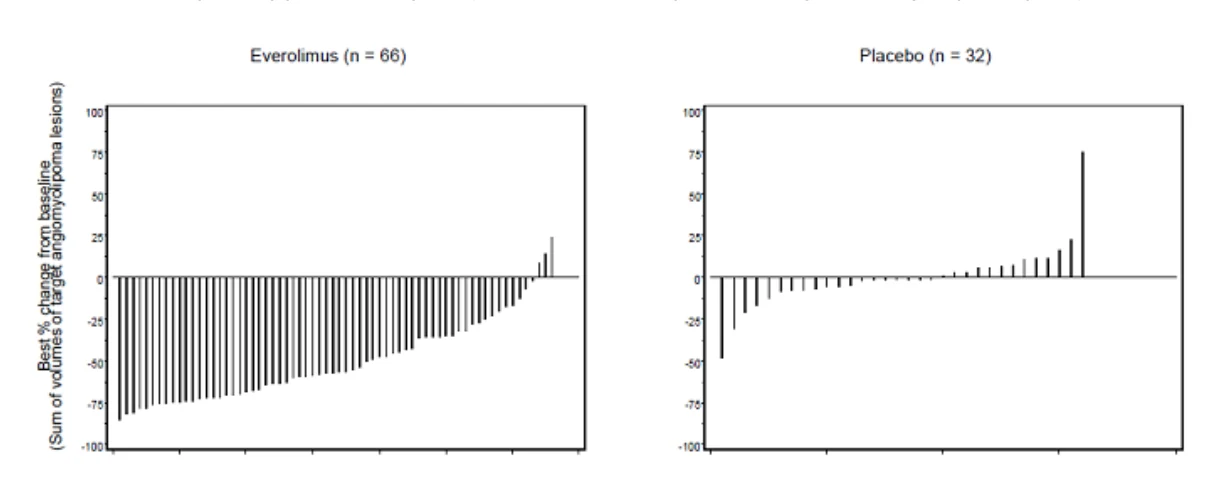 l’étude, aucun cas d’angiomyolipome n’a nécessité une néphrectomie, et un seul patient a dû subir une embolisation rénale.
L’analyse principale a également révélé que le traitement par AFINITOR a apporté des améliorations au chapitre de la réponse des lésions cutanées (p = 0,0002), les taux de réponse partielle s’étant établis à 26,0 % (20/77) dans le groupe AFINITOR et à 0 % (0/37) dans le groupe placebo. À l’analyse finale, le taux de réponse global des lésions cutanées avait atteint 68,2 % (73/107 ; IC à 95 % : 58,5-76,9).
ASCG associé à la sclérose tubéreuse de Bourneville
Étude M2301 (EXIST-1)
Tableau 39 Résumé des données démographiques dans les études cliniques sur l’ASCG associé à la sclérose tubéreuse de Bourneville
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe (n [%]) |
| M2301 (EXIST -1) | Une étude de phase III multicentrique à double insu avec répartition aléatoire a été menée dans le but d’évaluer AFINITOR par rapport à un placebo chez 117 patients atteints d’ASCG associé à la STB. Les patients ont été répartis de façon aléatoire dans une proportion de 2:1 pour recevoir AFINITOR ou le placebo. | Les patients affectés au groupe de traitement ont reçu AFINITOR à une dose initiale de 4,5 mg/m2/jour par voie orale, laquelle a été adaptée par la suite, au besoin, dans le but d’atteindre et de maintenir des concentrations minimales d’évérolimus de 5 à 15 ng/mL, selon la tolérance du patient. La durée médiane du traitement à l’insu a été de 52,2 semaines (de 24 à 89 semaines) | n = 117 AFINITOR (n = 78) Placebo (n = 39) Race (n [%]) : Blanche (109 [93,2 %]) Noire (4 [3,4 %]) Autre (3 [2,6 %]) | Âge moyen : AFINITOR : 10,1 ans Placebo : 10,3 ans (de 0,8 à 26,6 ans) | Hommes (67 [57,3 %]) Femmes (50 [42,7 %]) |
Pour être admis à l’étude, les patients devaient présenter au moins une lésion ASCG mesurant 1 cm ou plus dans son diamètre le plus long à l’examen d’IRM (selon une évaluation radiologique locale), ainsi qu’au moins une des caractéristiques suivantes : croissance tumorale démontrée lors d'épreuves en série, nouvelle lésion ASCG mesurant 1 cm ou plus dans son diamètre le plus long ou apparition ou aggravation d’une hydrocéphalie.
Le paramètre d'efficacité principal de l'étude était le taux de réponse de l’ASCG, déterminé en fonction d’un examen radiologique indépendant centralisé. L’analyse du taux de réponse de l’ASCG s’est limitée à la période de traitement à l’insu, qui a pris fin 6 mois après la randomisation du dernier patient. Une stratification a été effectuée en fonction de l’utilisation (oui/non) d’un antiépileptique inducteur d’enzyme au moment de la répartition aléatoire.
Les principaux paramètres secondaires comprenaient le temps écoulé avant l’évolution de l’ASCG et le taux de réponse des lésions cutanées. La réponse de l’angiomyolipome rénal a été évaluée à titre de paramètre exploratoire.
Les groupes étaient généralement bien équilibrés sur le plan des caractéristiques démographiques et des caractéristiques initiales de la maladie, de même que sur celui des traitements contre l’ASCG reçus antérieurement.
chez les patients traités par AFINITOR et de 46,6 semaines (de 14 à 88 semaines) chez les patients sous placebo. |
Tableau 40 Caractéristiques de la maladie
| Caractéristiques de la maladie | AFINITOR N = 78 n (%) | Placebo N = 39 n (%) | Total N = 117 n (%) |
| Nombre de lésions ASCG cibles | |||
| ASCG bilatéral | 63 (80,8) | 30 (76,9) | 93 (79,5) |
| ≥ 2 | 36 (46,2) | 14 (35,9) | 50 (42,7) |
| Examen d’IRM du cerveau | |||
| Croissance inférieure | 19 (24,4) | 11 (28,2) | 30 (25,6) |
| Signe d’envahissement parenchymateux profond | 8 (10,3) | 3 (7,7) | 11 (9,4) |
| Signes radiographiques d’hydrocéphalie | 8 (10,3) | 0 (0,0) | 8 (6,8) |
| Affections de la peau et du tissu sous-cutané | |||
| Au moins une lésion cutanée | 72 (92,3) | 38 (97,4) | 110 (94,0) |
| Antécédents de chirurgie liée à l’ASCG | 6 (7,7) | 2 (5,1) | 8 (6,8) |
a Ont été classés dans la catégorie Autre les patients de race mixte.
Les résultats ont démontré qu’AFINITOR était supérieur au placebo pour ce qui est du paramètre d’évaluation principal, soit la meilleure réponse globale de l’ASCG (p < 0,0001) (Tableau 41). Au moment de l’analyse principale, toutes les réponses de l’ASCG se poursuivaient et la durée médiane de la réponse était de 5,3 mois (de 2,1 à 8,4 mois).
Les patients d’abord affectés au placebo pouvaient passer à AFINITOR au moment de l’évolution de l’ASCG et du constat que ce traitement était supérieur au placebo. Tous les patients qui ont reçu au moins une dose d’AFINITOR ont été suivis jusqu’à la fin de l’étude (ou jusqu’à ce qu’ils abandonnent le traitement à l’étude, le cas échéant). Au moment de l’analyse finale, l’exposition médiane de l’ensemble de ces patients à AFINITOR était de 204,9 semaines (extrêmes : 8,1 et 253,7), et le taux de la meilleure réponse globale de l’ASCG avait augmenté, pour atteindre 57,7 % (IC à 95 % : de 47,9 à 67,0; Tableau 41).
Tableau 41 Réponse de l’ASCG (étude EXIST-1)
| Analyse principale3 | Analyse finale4 | |||
| AFINITOR N = 78 | Placebo N = 39 | Valeur de p | AFINITOR | |
| Taux de réponse de l’ASCG1,2 (%) | 34,6 | 0 | < 0,0001 | 57,7 |
| IC à 95 % | 24,2, 46,2 | 0,0, 9,0 | 47,9, 67,0 | |
1 En fonction d’un examen radiologique indépendant centralisé
2 Les réponses de l’ASCG ont été confirmées au moyen d’un examen répété. La réponse a été définie comme suit : au moins 50 % de réduction de la somme du volume de l’ASCG par rapport au départ, plus l’absence d’aggravation sans équivoque de lésions ASCG non-cibles, plus l’absence d’un nouvel ASCG mesurant au moins 1 cm dans son diamètre le plus long, plus l’absence d’apparition ou d’aggravation d’une hydrocéphalie.
3 Analyse principale des données issues de la période à double insu
4 L’analyse finale inclut les patients qui sont passés du placebo au traitement actif; l’exposition médiane à l’évérolimus a été de 204,9 semaines.
Les effets du traitement se sont révélés uniformes dans tous les sous-groupes évalués (utilisation ou non d’un antiépileptique inducteur d’enzyme, sexe et âge) au moment de l’analyse principale (Figure 12).
Figure 12 Graphique en forêt de réponse de l’ASCG en fonction des sous-groupes (analyse principale)
Différence dans le taux de réponse (IC à 95 %) | % de réponse avec l’évérolimus | % de réponse avec le placebo | |||
| Tous les patients (N = 117) | 34,6 [15,1; 52,4] | 34,6 | 0,0 | ||
| Strate | Utilisation d’un antiépileptique inducteur d’enzyme (n = 22) | 26,7 [-16,9; 64,7] | 26,7 | 0,0 | |
| Non-utilisation d’un antiépileptique inducteur d’enzyme (n = 95) | 36,5 [15,4; 55,1] | 36,5 | 0,0 |
| Sexe | Hommes (n = 67) | 24,5 [-2,4; 49,5] | 24,5 | 0,0 | |
| Femmes (n = 50) | 51,7 [24,8; 72,9] | 51,7 | 0,0 | ||
| Âge | < 3 ans (n = 20) | 23,1 [-24,1; 63,0] | 23,1 | 0,0 | |
| 3 - 18 ans (n = 81) | 38,2 [15,0; 58,7] | 38,2 | 0,0 | ||
| ≥ 18 ans (n = 16) | 30,0 [-21,2; 72,7] | 30,0 | 0,0 | ||
| -20 | 0 | 20 | 40 | 60 | |
| Placebo | Évérolimus | ||||
| En faveur de | |||||
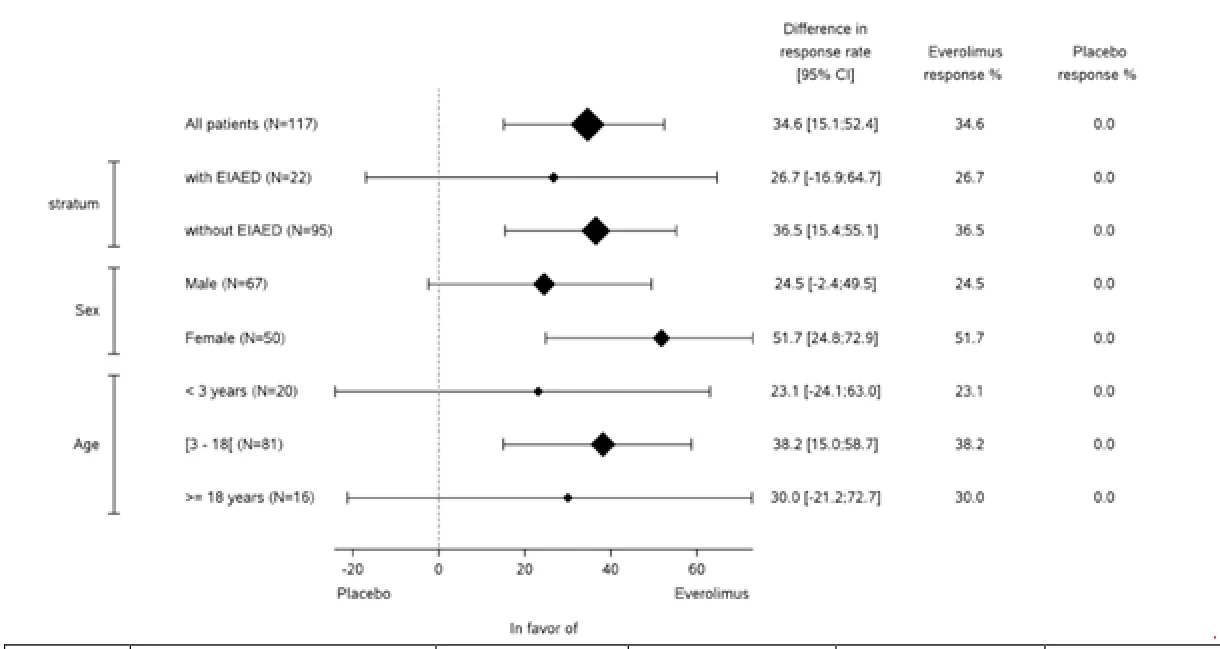
Pendant la période de traitement à double insu, la réduction du volume de l’ASCG était manifeste dès les 12 premières semaines de traitement par AFINITOR : 29,7 % (22/74) des patients ont vu leur ASCG réduit de 50 % ou plus, et 73,0 % (54/74) des patients, de 30 % ou plus. À la 24e semaine, le volume de l’ASCG était réduit de 50 % ou plus chez 41,9 % (31/74) des patients, et de 30 % ou plus chez 78,4 % (58/74) d’entre eux.
Chez la population traitée par AFINITOR dans le cadre de cette étude (N = 111, y compris les patients qui sont passés du placebo au traitement actif), la réponse tumorale observée après à peine 12 semaines de traitement par AFINITOR s’est maintenue au fil du temps. Au bout de 192 semaines de traitement, le volume de l’ASCG était réduit d’au moins 50 % chez 62,1 % (41/66) des patients, et d’au moins 30 % chez 77,3 % (51/66) d’entre eux.
Une progression a été observée chez des patients du groupe placebo seulement (15,4 %), pendant la phase à double insu de l’étude. Au terme de la période de suivi, on a objectivé l’évolution de la maladie chez 13 des 111 patients (11,7 %) traités par AFINITOR.
Le traitement par AFINITOR a démontré des améliorations au chapitre de la réponse des lésions cutanées, les taux de réponse s’étant établis à 41,7 % dans le groupe AFINITOR et à 10,5 % dans le groupe placebo. Au moment de l’analyse finale, le taux de réponse des lésions cutanées avait augmenté à 58,1 % (IC à 95 % : de 48,1 à 67,7).
Au moment de l’analyse principale, on n’a observé de réponse de l’angiomyolipome rénal que dans le groupe traité par AFINITOR (n/N : 16/30 ; 53,3 %; IC à 95 % : de 34,3 à 71,7). Au moment de l’analyse finale, la meilleure réponse globale, observée chez 30 des 41 patients (73,2 %; IC à 95 % : de 57,1 à 85,8) atteints d’un ASCG associé à la STB qui présentaient des lésions au début du traitement par AFINITOR, correspondait à une réduction d’au moins 50 % de la somme des volumes des angiomyolipomes.
Aucun patient n’a dû subir une intervention chirurgicale visant l’ASCG au cours de l’étude.
Crises épileptiques associées à la sclérose tubéreuse de Bourneville
Étude M2304 (EXIST-3)
Tableau 42 Résumé des données démographiques dans les études cliniques sur les crises épileptiques associées à la sclérose tubéreuse de Bourneville
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe (M/F) |
M2304 (EXIST – 3) | L’innocuité et l’efficacité | La phase de traitement | N = 366 | Âge moyen : 13 ans (de 2 à | Les résultats |
Les patients présentaient des crises épileptiques partielles avec ou sans généralisation secondaire qui n’étaient pas maîtrisées efficacement par des associations d’antiépileptiques. Durant la phase d’observation initiale de 8 semaines, les patients devaient avoir subi ≥ 16 crises par période de 28 jours pour être admis. La phase de traitement principale de l’étude a duré 18 semaines (soit une période d’adaptation posologique de 6 semaines et une période d’entretien de 12 semaines). L’étude comportait trois groupes et comparait deux doses d’évérolimus (concentration minimale [Cmin] faible : 3 à 7 ng/mL et Cmin élevée : 9 à 15 ng/mL) avec un placebo. Dans tous les groupes, environ 95 % des patients ont terminé la phase de traitement principale de l’étude.
Un effet statistiquement significatif du traitement a été observé aux deux doses d’AFINITOR DISPERZ par
d’AFINITOR DISPERZ comme traitement d’appoint dans le traitement des crises épileptiques associées à la sclérose tubéreuse de Bourneville (STB) ont été étudiées dans le cadre d’une étude multicentrique de phase III avec répartition aléatoire, à double insu et contrôlée par placebo. Tous les patients avaient reçu un diagnostic définitif de STB. Environ la moitié des sujets étaient de sexe masculin. | principale de l’étude a duré 18 semaines (soit une période d’adaptation posologique de 6 semaines et une période d’entretien de 12 semaines). L’étude comportait trois groupes et comparait deux doses d’évérolimus (concentration minimale [Cmin] faible : 3 à 7 ng/mL et Cmin élevée : 9 à 15 ng/mL) avec un placebo. Dans tous les groupes, environ 95 % des patients ont terminé la phase de traitement principale de l’étude. | AFINITOR (n = 247) Placebo (n = 119) Les données sur la race étaient limitées (environ 35 % des patients n’étaient pas de race blanche). | 56 ans) | en matière de maîtrise des crises ne différaient pas de manière significative en fonction du sexe. Environ la moitié des sujets étaient de sexe masculin. |
rapport au placebo (p = 0,003 [Cmin faible] et p < 0,001 [Cmin élevée]) pour ce qui est du pourcentage médian de réduction de la fréquence des crises épileptiques durant la période d’entretien de la phase de traitement principale, comparativement au départ. L’analyse du taux de réponse obtenu durant la période d’entretien de la phase de traitement principale confirme cet effet (voir le Tableau 43). Les résultats relatifs à l’efficacité obtenus pendant toute la phase de traitement principale (période d’adaptation posologique et période d’entretien) appuient les résultats de la période d’entretien de la phase de traitement principale.
Tableau 43 Pourcentage de réduction médian de la fréquence des crises épileptiques et proportion des patients présentant une réduction d’au moins 50 % de la fréquence des crises par rapport au départ (échantillon complet d’analyse)
| Résultats relatifs à l’efficacitéa | Antiépileptiques + placebo | Antiépileptiques + AFINITOR DISPERZ | |
| N = 119 | Cmin faible cible : 3-7 ng/mL N = 117 | Cmin élevée cible : 9-15 ng/mL N = 130 | |
Pourcentage de réduction médian par rapport au départ durant la période d’entretien de la phase de traitement principale | 14,9 | 29,3 | 39,6 |
| Valeur de p versus placebo | 0,003 | < 0,001 | |
Taux de réponse par rapport au départ durant la période d’entretien de la phase de traitement principale | 15,1 | 28,2 | 40,0 |
| Valeur de p versus placeboc | 0,008 | < 0,001 | |
a Le paramètre d’efficacité principal était le pourcentage de réduction médian durant la période d’entretien de la phase de traitement principale par rapport au départ. Le taux de réponse correspond au pourcentage des patients ayant présenté une réduction d’au moins 50 % de la fréquence des crises épileptiques pendant la période d’entretien de la phase de traitement principale par rapport au départ.
À la fin de la phase de traitement principale, environ 4 % des patients des groupes AFINITOR DISPERZ n’avaient plus de crises, comparativement à environ 1 % des patients du groupe placebo.
14.3 Études de biodisponibilité comparatives
On peut voir au Tableau 44 les résultats d’une étude ouverte avec répartition aléatoire et permutation, menée chez 53 volontaires en santé dans le but de comparer la biodisponibilité d’AFINITOR DISPERZ en comprimé pour suspension orale à 5 mg et celle d’AFINITOR en comprimé à 5 mg.
Tableau 44 Étude 1 sur la biodisponibilité d’une dose unique
Évérolimus
(1 x 5 mg AFINITOR en comprimé et 1 x 5 mg AFINITOR DISPERZ en comprimé pour suspension orale)
D’après les données mesurées
Moyenne géométrique Moyenne arithmétique (% CV)
| Paramètre | AFINITOR DISPERZ Comprimé pour suspension orale à 5 mg (test) | AFINITOR Comprimé à 5 mg (référence) | Rapport des moyennes géométriques | Intervalle de confiance à 90 % |
| ASC0-72h (ng.h/mL) | 190,11 196,62 (26,00) | 211,56 220,44 (32,29) | 0,90 | 0,85, 0,95 |
ASC0-∞ (ng.h/mL) | 230,95 238,17 (24,90) | 252,47 262,63 (31,38)1 | 0,91 | 0,86, 0,96 |
CMAX (ng/mL) | 25,73 26,59 (25,55) | 31,98 33,09 (29,22) | 0,80 | 0,75, 0,86 |
| TMAX§ (h) | 1,5 (0,5, 4,0) | 1,00 (0,5, 3,0) | ||
| T½‡ (h) | 34,92 (19,23)2 | 33,30 (15,14) |
1 N = 52 pour l’ASC0-∞ pour le comprimé à 5 mg
2 N = 52 pour la T½ pour le comprimé pour suspension orale à 5 mg
§ Exprimé sous forme de médiane (extrêmes)
‡ Exprimé sous forme de moyenne arithmétique (% CV)
On peut voir au Tableau 45 les résultats d’une étude ouverte avec répartition aléatoire et permutation, menée chez 51 volontaires en santé dans le but de comparer la biodisponibilité d’AFINITOR DISPERZ en comprimé pour suspension orale à 5 mg et celle de 5 comprimés à 1 mg d’évérolimus.
Tableau 45 Étude 2 sur la biodisponibilité d’une dose unique
Évérolimus
(5 x comprimés à 1 mg d’évérolimus et 1 x 5 mg AFINITOR DISPERZ en comprimé pour suspension orale)
D’après les données mesurées
Moyenne géométrique Moyenne arithmétique (% CV)
| Paramètre | AFINITOR DISPERZ Comprimé pour suspension orale à 5 mg (test) | 5 x comprimés à 1 mg d’évérolimus (référence) | Rapport des moyennes géométriques | Intervalle de confiance à 90 % |
| ASC0-72h (ng.h/mL) | 186,49 194,78 (31,28) | 214,11 224,32 (32,72) | 0,86 | 0,80, 0,93 |
ASC0-∞ (ng.h/mL) | 219,69 230,62 (33,55) | 254,62 266,76 (32,79) | 0,86 | 0,80, 0,93 |
CMAX (ng/mL) | 25,45 26,68 (30,62) | 39,68 41,10 (27,95) | 0,64 | 0,60, 0,68 |
| TMAX§ (h) | 1,50 (0,5, 4,0) | 0,50 (0,5, 2,0) | ||
| T½‡ (h) | 32,81 (20,08) | 34,03 (31,60) |
§ Exprimé sous forme de médiane (extrêmes)
‡ Exprimé sous forme de moyenne arithmétique (% CV)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études sur la toxicité d’une dose unique
Des études sur la toxicité d’une dose unique d’évérolimus effectuées chez des rats et des souris ont révélé que le médicament administré par voie orale est associé à un faible potentiel de toxicité aiguë. Suivant l’administration d’une dose unique de 2000 mg/kg (test d’établissement des limites) par voie orale, aucun décès ni effet toxique grave n’a été observé chez la souris ou le rat. La faible toxicité aiguë suivant l’administration orale indique que le risque d’intoxication provoquée par un surdosage accidentel ou délibéré est minime.
Études sur la toxicité de doses répétées
Des études sur la toxicité de doses répétées ont été réalisées sur une période de 13 semaines chez la souris et une période pouvant atteindre 26 semaines chez le rat, 4 semaines chez le pourceau miniature et 52 semaines chez le singe. Le type d’animal autre que le rongeur choisi pour l’étude est le singe, car on a observé une intolérance gastro-intestinale de l’évérolimus chez le chien au cours de l’étude sur l’augmentation de la dose, ce qui proscrivait le traitement pendant des périodes plus longues chez cette espèce. Des résultats comparables ont été signalés chez des chiens sous rapamycine.
En somme, les principaux organes cibles étaient les suivants : appareil reproducteur (dégénérescence tubulaire testiculaire, diminution de la quantité de sperme dans les épididymes et atrophie utérine) chez plusieurs espèces; poumons (augmentation du nombre de macrophages alvéolaires) chez le rat et la souris; et yeux (opacité des fibres antérieures du cristallin) chez le rat seulement. Des atteintes rénales mineures ont été observées chez le rat (exacerbation liée à l’âge de la lipofuscine dans les cellules épithéliales des tubules rénaux, augmentation de l’hydronéphrose) et la souris (exacerbation des lésions préexistantes). Aucun signe de toxicité rénale n’a été mis en évidence chez le singe et le pourceau miniature.
Des affections préexistantes (myocardite chronique chez le rat, infection du plasma et du cœur par le virus Coxsackie chez le singe, infestation du tube digestif par des coccidies chez le pourceau miniature, lésions cutanées chez la souris et le singe) ont semblé être spontanément exacerbées par l’évérolimus. De façon générale, ces effets ont été observés alors que l’exposition systémique était équivalente ou supérieure à la plage d’exposition thérapeutique, à l’exception des effets observés chez le rat qui se sont produits à une exposition plus faible en raison d’une distribution tissulaire importante.
Cancérogénicité :
L’administration d’évérolimus pendant une période pouvant atteindre 2 ans n’a montré aucun potentiel oncogène chez la souris et le rat jusqu’aux doses les plus élevées correspondant respectivement à 3,9 et à 0,2 fois l’exposition clinique estimée à une dose quotidienne de 10 mg.
Génotoxicité :
Les études de génotoxicité comprenant des paramètres d’évaluation pertinents n’ont révélé aucun signe d’effets clastogènes ou mutagènes.
Toxicologie pour la reproduction et le développement :
Au cours d’une étude de fertilité chez le rat mâle, la morphologie testiculaire a été affectée à des doses de 0,5 mg/kg et plus. La motilité et le nombre des spermatozoïdes, ainsi que les taux de testostérone plasmatique, ont été diminués à 5 mg/kg, dose qui correspond à l’exposition thérapeutique (52 ng.h/mL et 414 ng.h/mL, respectivement, par comparaison à 560 ng.h/mL, exposition chez l’être humain traité à 10 mg/jour) et qui a entraîné une baisse de la fertilité des mâles. Ces altérations ont été réversibles. La fertilité des femelles n’a pas été modifiée, mais l’évérolimus a franchi la barrière placentaire et s’est avéré toxique pour le conceptus.
Chez la rate, à une exposition générale inférieure à l’exposition thérapeutique, l’évérolimus a provoqué des effets toxiques chez l’embryon et le fœtus, qui se sont manifestés sous la forme d’une mortalité et d’une réduction du poids du fœtus. La fréquence des modifications et des malformations du squelette (par exemple, fissure sternale) était plus élevée à des doses de 0,3 et de 0,9 mg/kg. Chez le lapin, l’embryotoxicité s’est manifestée par une augmentation des résorptions tardives. Les effets de l’évérolimus sur le développement prénatal et postnatal chez le rat se sont limités à une légère modification du poids et de la survie de la première génération filiale (F1) à des doses ≥ 0,1 mg/kg et n’ont révélé aucun potentiel toxique particulier.
Toxicité juvénile :
Au cours d’une étude sur l’effet de l’évérolimus sur le développement de jeunes rats, l’administration par voie orale de doses de 0,15, de 0,5 et de 1,5 mg/kg du 7e au 70e jour suivant la naissance, suivie de périodes de rétablissement de 13 et de 26 semaines, a révélé des effets toxiques généraux à toutes les doses (taux d’exposition inférieur au taux d’exposition thérapeutique, selon l’ASC), incluant une diminution du gain pondéral absolu et de l’apport alimentaire et un retard dans l’atteinte de certains repères pour ce qui est de l’évaluation du développement. Ces effets se sont tous renversés, complètement ou en partie, après l’arrêt du traitement. Il semble qu’il n’y ait aucune différence significative quant à la sensibilité des animaux jeunes aux effets indésirables de l’évérolimus par rapport à celle qu’ont affichée les animaux adultes, à l’exception possible d’effets touchant le cristallin du rat (les jeunes semblaient y être plus vulnérables).
Chez le jeune singe (d’environ 1 an), l’administration orale d’évérolimus à des doses pouvant atteindre 0,5 mg/kg (taux d’exposition équivalent au taux d’exposition thérapeutique, selon l’ASC) pendant 4 semaines n’a pas entraîné d’effet toxique significatif.