


Monographie de produit - Apo-Paclitaxel Injectable
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique/dosage | Ingrédients non médicamenteux cliniquement pertinents* |
| Parentérale (intraveineuse) | Solution pour injection (Non aqueuse)/6 mg/mL | Éthanol, huile de ricin polyoxyéthylée |
| *Pour la liste complète, voir la section Formes posologiques, composition et conditionnement. | ||
INDICATIONS ET UTILISATION CLINIQUE
APO-PACLITAXEL INJECTABLE (paclitaxel pour injection) est indiqué, seul ou en association, pour le traitement du carcinome de l’ovaire, du sein, du poumon ou du sarcome de Kaposi lié au sida.
Carcinome de l’ovaire
- Traitement de première intention en association avec d’autres agents chimiothérapeutiques.
- Traitement de deuxième intention du carcinome métastatique de l’ovaire, après l’échec du traitement standard.
Carcinome du sein
- Traitement adjuvant du cancer du sein avec atteinte ganglionnaire, administré après un traitement d’association standard. Lors de l’essai clinique, on a observé un effet global favorable sur la survie globale et la survie sans maladie au sein de l’ensemble de la population de patients porteurs de tumeurs exprimant ou non les récepteurs, mais l’avantage a été spécifiquement démontré par les données disponibles (suivi médian de 30 mois) uniquement chez les patients présentant des tumeurs non porteuses de récepteurs œstrogéniques et de la progestérone (voir ESSAIS CLINIQUES).
- Traitement de deuxième intention du carcinome métastatique du sein après l’échec du traitement standard.
Carcinome du poumon
- Traitement de première intention du cancer du poumon au stade avancé non à petites cellules.
Sarcome de Kaposi
- Traitement du sarcome de Kaposi lié au sida au stade avancé, réfractaire à l’anthracycline et liposomique.
LE PACLITAXEL DOIT ÊTRE ADMINISTRÉ SOUS LA SUPERVISION D’UN MÉDECIN EXPÉRIMENTÉ DANS L’ADMINISTRATION DES AGENTS CHIMIOTHÉRAPEUTIQUES CONTRE LE CANCER.
LES PATIENTS RECEVANT LE PACLITAXEL DOIVENT ÊTRE PRÉALABLEMENT TRAITÉS PAR DES CORTICOSTÉROÏDES, DES ANTIHISTAMINIQUES ET DES ANTAGONISTES DES RÉCEPTEURS H2 (COMME LA DEXAMÉTHASONE, LA DIPHÉNHYDRAMINE LA CIMÉTIDINE OU LA RANITIDINE) AFIN DE RÉDUIRE AU MINIMUM LES RÉACTIONS D’HYPERSENSIBILITÉ (VOIR POSOLOGIE ET ADMINISTRATION). TOUTES LES ÉTUDES CLINIQUES DONT IL EST QUESTION DANS LA PRÉSENTE MONOGRAPHIE DE PRODUIT ONT ÉTÉ MENÉES SUR TAXOLMD, LE PACLITAXEL. DES RÉACTIONS D’HYPERSENSIBILITÉ GRAVES CARACTÉRISÉES PAR UNE DYSPNÉE ET UNE HYPOTENSION REQUÉRANT UN TRAITEMENT, UN ŒDÈME DE QUINCKE ET DE L’URTICAIRE GÉNÉRALISÉE SE SONT MANIFESTÉES CHEZ LES PATIENTS QUI ONT REÇU DU PACLITAXEL. CES RÉACTIONS SONT PROBABLEMENT À MÉDIATION HISTAMINIQUE. DE RARES RÉACTIONS MORTELLES SONT SURVENUES MALGRÉ L’ADMINISTRATION D’UN PRÉTRAITEMENT. LES PATIENTS QUI MANIFESTENT DES RÉACTIONS D’HYPERSENSIBILITÉ GRAVES AU PACLITAXEL POUR INJECTION NE DOIVENT PAS ÊTRE EXPOSÉS DE NOUVEAU AU MÉDICAMENT.
CONTRE-INDICATIONS
APO-PACLITAXEL INJECTABLE (paclitaxel pour injection) est contre-indiqué chez les patients qui ont des antécédents de réactions d’hypersensibilité graves au paclitaxel ou à d’autres médicaments préparés avec de l’huile de ricin polyoxyéthylée.
APO-PACLITAXEL INJECTABLE ne doit pas être administré à des patients présentant une grave neutropénie initialement (< 1 500 cellules/mm3), ni aux patients atteints d’un sarcome de Kaposi lié au sida dont le nombre initial ou subséquent de neutrophiles est < 1 000 cellules/mm3.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
APO-PACLITAXEL INJECTABLE (paclitaxel pour injection) doit être administré sous la supervision d’un médecin expérimenté dans l’administration des agents chimiothérapeutiques contre le cancer.
Le paclitaxel doit être administré sous forme de perfusion diluée. Les patients recevant le paclitaxel devraient être préalablement traités par des corticostéroïdes, des antihistaminiques et des antagonistes des récepteurs H2 (comme la dexaméthasone, la diphénhydramine, la cimétidine ou la ranitidine) afin de réduire au minimum les réactions d’hypersensibilité (voir la section POSOLOGIE ET ADMINISTRATION). L’anaphylaxie et des réactions d’hypersensibilité graves, caractérisées par la dyspnée et l’hypotension requérant un traitement, l’œdème de Quincke ou l’urticaire généralisée se sont manifestées chez environ 2 % des patients qui ont reçu du paclitaxel. Ces réactions sont probablement à médiation histaminique. Des réactions mortelles rares sont survenues malgré un prétraitement.
Les patients qui présentent des réactions d’hypersensibilité graves au paclitaxel ne doivent pas être exposés de nouveau au médicament (voir la section EFFETS INDÉSIRABLES).
Le paclitaxel ne doit pas être administré aux patients présentant des taux initiaux de neutrophiles inférieurs à 1 500 cellules/mm3 (< 1 000 cellules/mm3 dans les cas de sarcome de Kaposi). La myélosuppression (surtout la neutropénie) dépend de la dose et de la fréquence d’administration, et représente la toxicité limitant la dose. Le nadir des neutrophiles a été atteint après une durée de 11 jours. Il faut évaluer fréquemment les numérations globulaires tout au long du traitement par le paclitaxel. Les patients ne doivent pas recevoir d’autres cycles de traitement par le paclitaxel tant que leurs neutrophiles ne sont pas revenus à un taux > 1 500 cellules/mm3 (> 1 000 cellules/mm3 pour les patients atteints de sarcome de Kaposi), et leurs plaquettes à un taux > 100 000 cellules/mm3 (voir POSOLOGIE ET ADMINISTRATION).
Des anomalies graves de la conduction cardiaque ont été rapportées chez < 1 % des patients pendant le traitement par le paclitaxel. Si le patient présente des anomalies importantes de la conduction pendant l’administration, on devrait lui administrer le traitement approprié et exercer une surveillance continue par électrocardiogramme au cours d’un traitement ultérieur par le paclitaxel (voir la section EFFETS INDÉSIRABLES).
Il faut éviter tout contact du concentré non dilué avec des dispositifs ou de l’équipement en chlorure de polyvinyle (PVC) plastifié destinés à la préparation des solutions de perfusion. Afin de réduire l’exposition du patient au plastifiant DEHP [di-(2-éthylhexyl)-phtalate], qui peut fuire d’un ensemble ou d’un sac pour perfusion en PVC, les solutions diluées de paclitaxel devraient préférablement être entreposées dans des bouteilles (en verre ou en polypropylène) ou des sacs en plastique (polypropylène, polyoléfine), et administrées au moyen de tubulures enduites de polyéthylène.
Cardiovasculaire
L’hypotension, l’hypertension et la bradycardie ont été observées au cours de l’administration du paclitaxel; dans la majorité des cas, les patients ne présentent pas de symptôme et ne requièrent aucun traitement. Dans des cas graves, il sera peut-être nécessaire d’interrompre ou d’abandonner la perfusion du paclitaxel, et ce, à la discrétion du médecin traitant. Il est recommandé de surveiller fréquemment les signes vitaux, en particulier pendant la première heure de perfusion du paclitaxel. La surveillance cardiaque continue n’est pas nécessaire à moins que le patient ne présente des anomalies de conduction graves (voir les sections MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES).
Hématologie
Le paclitaxel ne doit pas être administré aux patients présentant des taux initiaux de neutrophiles inférieurs à 1 500 cellules/mm3 (voir MISES EN GARDE ET PRÉCAUTIONS, CONTRE-INDICATIONS). Pour surveiller les signes de myélotoxicité, il est recommandé de procéder fréquemment à des numérations globulaires du sang périphérique chez tous les patients qui reçoivent le paclitaxel. Les patients ne peuvent pas recevoir d’autres cycles de traitement par le paclitaxel tant que leurs neutrophiles ne sont pas revenus à un taux > 1 500 cellules/mm3, et leurs plaquettes à un taux > 100 000 cellules/mm3. Dans les cas de neutropénie grave (< 500 cellules/mm3) survenant pendant le traitement par le paclitaxel, on recommande une réduction de 20 % de la dose pour les traitements subséquents. Pour les patients atteints d’une maladie à VIH au stade avancé et d’un sarcome de Kaposi lié à un faible risque de sida, le paclitaxel, à raison de la dose recommandée pour cette maladie, peut être instauré et répété tant que le nombre de neutrophiles est d’au moins 1 000 cellules/mm3 (voir POSOLOGIE ET ADMINISTRATION).
Hépatique
Il a été démontré que la toxicité du paclitaxel pouvait augmenter chez les patients présentant des taux d’enzymes hépatiques élevés. On doit faire preuve de prudence lorsqu’on administre le paclitaxel à des patients présentant une dysfonction hépatique modérée à grave, et des ajustements posologiques devront être envisagés (voir la section EFFETS INDÉSIRABLES).
Neurologique
Bien que la neuropathie périphérique soit fréquente, l’apparition de symptôme grave est inhabituelle. Dans les cas de neuropathies graves, une réduction de 20 % de la dose est recommandée pendant tous les traitements ultérieurs par le paclitaxel (voir les sections EFFETS INDÉSIRABLES, POSOLOGIE ET ADMINISTRATION).
APO-PACLITAXEL INJECTABLE (paclitaxel pour injection) contient de l’éthanol déshydraté à 396 mg/mL; il faut tenir compte de la possibilité des effets de l’éthanol sur le SNC, entre autres. Il se peut que les enfants soient plus sensibles que les adultes aux effets de l’éthanol (voir MISES EN GARDE ET PRÉCAUTIONS; Pédiatrie).
Réactions d’hypersensibilité
Les patients ayant des antécédents de réactions d’hypersensibilité graves à des produits contenant CremophorMD EL ne doivent pas être traités par le paclitaxel (voir MISES EN GARDE ET PRÉCAUTIONS, CONTRE-INDICATIONS). Les symptômes mineurs comme les bouffées vasomotrices, les réactions cutanées, la dyspnée, l’hypotension ou la tachycardie ne requièrent pas l’interruption du traitement. Cependant, les réactions graves comme l’hypotension nécessitant un traitement, la dyspnée nécessitant des bronchodilatateurs, l’œdème de Quincke ou l’urticaire généralisée requièrent l’arrêt immédiat du paclitaxel et un traitement symptomatique agressif. Les patients qui ont présenté des réactions d’hypersensibilité graves ne doivent pas être exposés de nouveau au paclitaxel.
Réactions au point d’injection
Les réactions au point d’injection, incluant les réactions secondaires à l’extravasation, étaient généralement légères et incluaient l’érythème, la douleur, une coloration anormale de la peau et l’enflure au point d’injection. Ces réactions ont été observées plus souvent pendant une perfusion de 24 heures que pendant celle de 3 heures. La récurrence d’une réaction cutanée à un point d’extravasation antérieure, ce qu’on appelle « réaction cutanée de rappel après radiothérapie », a rarement été signalée après l’injection du paclitaxel ailleurs.
De rares rapports de réactions plus graves comme la phlébite, la cellulite, l’induration, l’exfoliation cutanée, la nécrose et la fibrose ont été signalés dans le cadre de la surveillance continue de l’innocuité du paclitaxel. Dans certains cas, la réaction au point d’injection a débuté durant une perfusion prolongée ou s’est manifestée sept à dix jours plus tard.
Un traitement spécifique des réactions d’extravasation est inconnu pour le moment. Compte tenu du risque d’extravasation, il est conseillé de surveiller étroitement le point de perfusion pour détecter tout signe d’infiltration durant l’administration du médicament.
Conduite/utilisation de certaines machines
Sachant qu’APO-PACLITAXEL INJECTABLE contient de l’éthanol, il faut envisager la possibilité d’effets sur le SNC ou d’autres effets.
Populations particulières
Femmes enceintes : Lorsqu’il est administré à une femme enceinte, le paclitaxel peut s’avérer nocif pour le fœtus. Il a été démontré que le paclitaxel est embryotoxique et fœto-toxique chez les lapines et qu’il a diminué la fertilité chez le rat. On n’a effectué aucune étude chez la femme enceinte. On devrait recommander aux femmes en âge de procréer d’éviter la grossesse pendant le traitement par le paclitaxel. Si le paclitaxel est utilisé durant la grossesse ou si la patiente devient enceinte alors qu’elle reçoit ce médicament, elle doit être avisée du risque potentiel.
Femmes qui allaitent : On ignore si le paclitaxel est excrété dans le lait maternel. Il faut arrêter d’allaiter pendant le traitement par le paclitaxel.
Pédiatrie : L’efficacité et l’innocuité du paclitaxel n’ont pas été établies chez les enfants. Certains rapports ont fait état d’une toxicité du système nerveux central (SNC) (rarement associée à un décès) lors d’un essai clinique mené auprès d’enfants à qui on a perfusé du paclitaxel par voie intraveineuse pendant 3 heures, à raison de doses allant de 350 mg/m2 à 420 mg/m2. La toxicité est le plus probablement attribuable à la dose élevée d’éthanol contenu dans le paclitaxel, à titre d’excipient, administré sur une courte période. L’emploi concomitant d’antihistaminiques peut intensifier cet effet. Bien qu’un effet direct du paclitaxel lui-même ne puisse être écarté, les doses élevées utilisées dans cette étude (plus de deux fois la posologie recommandée chez l’adulte) doivent être prises en compte dans l’évaluation de l’innocuité du paclitaxel au sein de cette population.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
La fréquence et la gravité des effets indésirables sont généralement similaires entre les patients recevant le paclitaxel pour le traitement du carcinome des ovaires, du carcinome du sein, du carcinome du poumon non à petites cellules ou du sarcome de Kaposi, mais les patients atteints du sarcome de Kaposi lié au sida peuvent présenter une toxicité hématologique, des infections et une neutropénie fébrile plus fréquentes et plus graves. Il se peut que ces patients nécessitent une dose inférieure et des soins d’appoint (voir ESSAIS CLINIQUES, Sarcome de Kaposi lié au sida).
Effets indésirables au médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables au médicament qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
L’incidence des effets indésirables, indiquée dans le tableau ci-dessous, provient de dix études cliniques sur le carcinome de l’ovaire et du sein, menées chez 812 patientes traitées par le paclitaxel en monothérapie à des doses comprises entre 135 et 300 mg/m2/jour, administrées en perfusion de 3 heures ou de 24 heures. Les données provenant d’un sous-groupe de 181 patientes traitées à raison de la dose recommandée de 175 mg/m2 et à raison d’une perfusion de 3 heures, sont également incluses dans le tableau.
135-300 mg/m2 % de patientes n = 812 | 175 mg/m2 % de patientes n = 181 | |
|---|---|---|
Moelle osseuse Neutropénie < 2 000/mm3 < 500/mm3 Leucopénie < 4 000/mm3 < 1 000/mm3 Thrombocytopénie < 100 000/mm3 < 50 000/mm3 Anémie < 11 g/dL < 8 g/dL Infections Saignements Transfusions de globules rouges Transfusions de globules rouges (taux normal initialement) Transfusions de plaquettes | 90 52 90 17 20 7 78 16 30 14 25 12 2 | 87 27 86 4 6 1 62 6 18 9 13 6 0 |
135-300 mg/m2 % de patientes n = 812 | 175 mg/m2 % de patientes n = 181 | |
Réactions d’hypersensibilité Toutes Graves | 41 2 | 40 1 |
Cardiovasculaire Bradycardie (3 premières heures de perfusion) Hypotension (3 premières heures de perfusion) Épisodes graves | 3 12 1 | 3 11 2 |
Anomalies à l’ECG Toutes les patientes Analyses normales au départ | 23 14 | 13 8 |
Neuropathie périphérique Tout symptôme Symptômes graves | 60 3 | 64 4 |
Myalgie/arthralgie Tout symptôme Symptômes graves | 60 8 | 54 12 |
Gastro-intestinal Nausées et vomissements Diarrhée Inflammation des muqueuses | 52 38 31 | 44 25 20 |
| Alopécie | 87 | 93 |
Hépatique (analyses normales au départ) Hausses du taux de bilirubine Hausses de la phosphatase alcaline Hausses du taux d’AST | 7 22 19 | 4 18 18 |
| Réactions au point d’injection | 13 | 4 |
L’innocuité a été évaluée dans le cadre d’un vaste essai à répartition aléatoire comparant le paclitaxel (135 mg/m2 en 24 heures)/cisplatine (75 mg/m2) avec l’association cyclophosphamide/ cisplatine auprès de 410 patients (196 traités par le paclitaxel). L’association du paclitaxel et des platines n’a entraîné aucune modification pertinente sur le plan clinique du profil d’innocuité du médicament administré aux doses recommandées.
Les données sur l’innocuité ont été recueillies auprès de 3 121 patients lors d’une étude de phase III sur le carcinome du sein adjuvant. Le profil d’effets indésirables des patients qui ont reçu le paclitaxel après une chimiothérapie par le cyclophosphamide et la doxorubicine correspondait à celui observé à la suite d’une analyse regroupée de données portant sur 812 patients traités par le paclitaxel en monothérapie lors de 10 études cliniques.
SOMMAIRES DES DONNÉES DE PERFUSION DE 3 HEURES À UNE DOSE DE 175 mg/m2
Sauf indication contraire, les données suivantes sur l’innocuité du paclitaxel proviennent d’études cliniques de phase III menées auprès de 62 sujets souffrant d’un cancer de l’ovaire et de 119 sujets souffrant d’un cancer du sein, traités par une dose de 175 mg/m2, administrée par perfusion de 3 heures. Tous les sujets ont reçu une prémédication visant à réduire les risques de réactions d’hypersensibilité. Les données provenant de ces essais cliniques démontrent que le paclitaxel administré à cette dose et à cette fréquence était bien toléré. La myélosuppression et la neuropathie périphérique ont été les principaux effets indésirables liés à la dose de paclitaxel. Comparativement aux schémas de perfusion de 24 heures, la neutropénie était moins fréquente lorsque le paclitaxel était administré en perfusion de 3 heures. En général, la neutropénie a été rapidement réversible et ne s’est pas aggravée lors des expositions cumulatives. La fréquence des symptômes neurologiques augmente avec l’exposition répétée.
Aucune des toxicités observées n’a été reliée à l’âge.
SARCOME DE KAPOSI LIÉ AU SIDA
Le tableau suivant présente la fréquence des effets indésirables importants survenus chez 85 patients recevant un traitement du SK par 2 schémas différents à base de paclitaxel en monothérapie.
Fréquencea d’effets indésirables importants* lors d’études sur le sarcome de Kaposi lié au sida
| Pourcentage de patients | |||||||
|---|---|---|---|---|---|---|---|
Étude CA139-174 135/3b/3 sem. (n = 29) | Étude CA139-281 100/3b/2 sem. (n = 56) | ||||||
| Moelle osseuse | |||||||
| Neutropénie < 2 000/mm3 | 100 | 95 | |||||
| < 500/mm3 | 76 | 35 | |||||
| Thrombocytopénie < 100 000/mm3 | 52 | 27 | |||||
| < 50 000/mm3 | 17 | 5 | |||||
| Anémie < 11 g/dL | 86 | 73 | |||||
| < 8 g/dL | 34 | 25 | |||||
| Neutropénie fébrile | 55 | 9 | |||||
| Infections opportunistes | |||||||
| Toute infection | 76 | 54 | |||||
| Cytomégalovirus | 45 | 27 | |||||
| Herpes simplex | 38 | 11 | |||||
| Pneumocystis carinii | 14 | 21 | |||||
| M. avium intracellulare | 24 | 4 | |||||
| Pourcentage de patients | |||||||
Étude CA139-174 135/3b/3 sem. (n = 29) | Étude CA139-281 100/3b/2 sem. (n = 56) | |
|---|---|---|
| Candidose, œsophagienne | 7 | 9 |
| Cryptosporidiose | 7 | 7 |
| Méningite cryptococcique | 3 | 2 |
| Leuco-encéphalopathie | – | 2 |
| Réaction d’hypersensibilitéc | ||
| Toutes | 14 | 9 |
| Cardiovasculaire | ||
| Hypotension | 17 | 9 |
| Bradycardie | 3 | – |
| Neuropathie périphérique | ||
| Toute neuropathie | 79 | 46 |
| Grave** | 14 | 16 |
| Myalgie/arthralgie | ||
| Toute affection | 93 | 48 |
| Grave** | 14 | 16 |
| Gastro-intestinal | ||
| Nausées et vomissements | 69 | 70 |
| Diarrhée | 90 | 73 |
| Inflammation des muqueuses | 45 | 20 |
| Rénal (élévation du taux de créatinine) | ||
| Toute affection | 34 | 18 |
| Grave** | 7 | 5 |
| Abandon à cause de toxicité au médicament | 7 | 16 |
a D’après l’analyse du pire scénario
b Dose de paclitaxel en mg/m2/durée de perfusion en heures
c Tous les patients ont reçu un prétraitement.
* Pertinent sur le plan clinique et/ou possiblement apparenté.
** Les épisodes graves sont définis par une toxicité d’au moins de grade III.
Comme l’a montré le tableau ci-dessus, la toxicité était plus marquée lors de l’étude sur le paclitaxel à raison de 135 mg/m2 toutes les 3 semaines que lors de l’étude sur le paclitaxel à 100 mg/m2 toutes les 2 semaines. Notamment, on a noté une neutropénie grave (76 % contre 35 %), une neutropénie fébrile (55 % contre 9 %) et des infections opportunistes (76 % contre 54 %) qui étaient plus fréquentes avec la dose plus élevée de paclitaxel. Les différences entre les deux études pour ce qui était de l’augmentation de la dose et de l’emploi de facteurs de croissance hématopoïétique, comme cela est décrit ci-dessous, doivent être prises en considération (voir ESSAIS CLINIQUES, Sarcome de Kaposi lié au sida.)
Effets indésirables en fonction des systèmes et appareils
Sauf indication contraire, la section suivante se rapporte à la base de données globale sur l’innocuité portant sur 812 patients atteints de tumeurs solides, traités par le paclitaxel en monothérapie dans le cadre de 10 études cliniques. On y signale également les toxicités dont la gravité ou la fréquence étaient plus importantes que celles obtenues chez des patients jamais traités auparavant, atteints d’un carcinome de l’ovaire ou d’un CPNPC, qui ont reçu le paclitaxel en association avec le cisplatine, ou chez des patientes atteintes d’un cancer du sein qui ont reçu du paclitaxel après la doxorubicine/cyclophosphamide, en traitement adjuvant, ou chez des patients atteints du sarcome de Kaposi lié au sida, et qui sont survenues à raison d’une différence significative sur le plan clinique chez ces populations. De plus, de rares épisodes ont été rapportés lors de la pharmacovigilance, ou dans le cadre d’autres études cliniques.
La fréquence et la gravité des effets indésirables étaient généralement similaires pour tous les patients traités par le paclitaxel. Cependant, les patients atteints d’un sarcome de Kaposi lié au sida ont pu présenter une toxicité hématologique, des infections et une neutropénie fébrile plus fréquentes et plus graves. Ces patients ont besoin d’une dose inférieure et de soins de soutien. Les toxicités qui n’ont été observées que dans la population atteinte du sarcome de Kaposi, ou qui sont survenues à une gravité supérieure chez cette population, et dont la différence était cliniquement significative dans cette population, sont décrites.
Hématologie
La myélosuppression a été l’effet indésirable le plus fréquent et le plus significatif du paclitaxel. La neutropénie était dépendante de la dose et de la fréquence d’administration; en général, elle était rapidement réversible. La neutropénie grave (< 500 cellules/mm3) est survenue chez 27 % des patients traités par 175 mg/m2, mais elle n’était pas associée à des épisodes fébriles. On a signalé une neutropénie grave d’une durée de 7 jours ou plus chez seulement 1 % des patients. La neutropénie n’a pas été plus fréquente ni plus grave chez les patients qui avaient préalablement reçu une radiothérapie et n’a pas semblé être influencée par la durée du traitement ou par l’exposition cumulative.
Lorsque le paclitaxel a été administré à des patientes atteintes d’un carcinome de l’ovaire à raison de 175 mg/m2/en 3 heures en association avec le cisplatine ou dans un groupe témoin recevant du cyclophosphamide plus le cisplatine, les incidences de neutropénie grave et de neutropénie fébrile étaient similaires entre les deux groupes.
Lorsque le paclitaxel a été administré en association avec le cisplatine à des patients atteints d’un CPNPC au stade avancé dans le cadre de l’étude ECOG (Eastern Cooperative Oncology Group), l’incidence de la neutropénie (grade IV) était de 74 % (paclitaxel à 135 mg/m2/en 24 heures plus cisplatine) et de 65 % (paclitaxel à 250 mg/m2/en 24 heures plus cisplatine et G-CSF) par rapport à 55 % chez les patients traités par le cisplatine/l’étoposide. On a observé une fréquence considérablement inférieure de neutropénie de grade IV lors de l’étude EORTC (European Organization for Research and Treatment of Cancer) (28 %) et de l’étude CA139-208 (45 %) avec le paclitaxel à 175 mg/m2/en 3 heures plus le cisplatine (sans G-CSF).
La fièvre était fréquente (12 % de tous les traitements). Les épisodes infectieux sont survenus chez 30 % de tous les patients, et 9 % de tous les traitements; ces épisodes étaient mortels chez 1 % de tous les patients, et incluaient une septicémie, une pneumonie et une péritonite. Lors de l’étude de phase III sur le traitement de deuxième intention du cancer de l’ovaire, les épisodes infectieux ont été rapportés chez 20 % des patientes ayant reçu 135 mg/m2, et chez 26 % des patientes ayant reçu 175 mg/m2 en perfusion de 3 heures. Les infections des voies urinaires et des voies respiratoires supérieures étaient les complications infectieuses rapportées le plus souvent. Chez les patients immunodéprimés, atteints d’une maladie au VIH au stade avancé et d’un sarcome de Kaposi lié au sida à faible risque, 61 % des patients ont signalé au moins une infection opportuniste. Le recours au traitement d’appoint, y compris par le G-CSF, est recommandé pour les patients qui ont présenté une neutropénie grave (voir POSOLOGIE ET ADMINISTRATION).
Vingt pour cent des patients ont présenté une baisse du nombre de plaquettes, à moins de 100 000 cellules/mm3, au moins une fois pendant le traitement; 7 % avaient une numération plaquettaire < 50 000 cellules/mm3 au moment du pire nadir. Les épisodes hémorragiques ont été signalés dans 4 % de tous les traitements et par 14 % de tous les patients, mais la plupart des épisodes hémorragiques étaient localisés, et leur fréquence n’était pas liée à la dose et à la fréquence d’administration du paclitaxel. Lors de l’étude de phase III sur le traitement de deuxième intention du cancer de l’ovaire, les épisodes hémorragiques ont été rapportés chez 10 % des patientes qui ont reçu le médicament à l’étude, mais aucune de celles qui ont été traitées par perfusion de 3 heures n’a reçu de transfusion de plaquettes. Lors de l’essai sur le traitement adjuvant du carcinome du sein, l’incidence de la thrombocytopénie grave et des transfusions de plaquettes augmentait avec les doses plus élevées de doxorubicine.
L’anémie (Hb < 11 g/dL) a été observée chez 78 % de tous les sujets; elle était grave (Hb < 8 g/dL) dans 16 % des cas. On n’a observé aucun lien constant entre la dose ou la fréquence d’administration du médicament et la fréquence de l’anémie. Parmi tous les sujets dont le taux d’hémoglobine était normal au début, 69 % sont devenus anémiques pendant l’étude, mais seulement 7 % présentaient une anémie grave. Des transfusions de globules rouges ont été nécessaires chez 25 % de tous les sujets de l’étude et chez 12 % des sujets dont les taux d’hémoglobine étaient normaux au départ.
Réactions d’hypersensibilité
Tous les patients ont reçu un prétraitement avant de recevoir le paclitaxel (voir MISES EN GARDE ET PRÉCAUTIONS). La fréquence et la gravité des RHS n’ont pas été affectées par la dose ou la fréquence d’administration du paclitaxel. Lors de l’étude de phase III sur le traitement de deuxième intention du cancer de l’ovaire, la perfusion de 3 heures n’a pas été associée à une fréquence accrue de RHS par rapport à la perfusion de 24 heures. Les réactions d’hypersensibilité ont été observées dans 20 % de tous les traitements et chez 41 % de tous les patients. Ces réactions étaient graves chez moins de 2 % des patients et dans 1 % des traitements. Aucune réaction grave n’a été observée après le troisième traitement, et les symptômes graves sont généralement survenus pendant la première heure de perfusion du paclitaxel. Les symptômes les plus fréquents observés pendant ces réactions graves étaient la dyspnée, les bouffées vasomotrices, la douleur thoracique et la tachycardie.
Les réactions d’hypersensibilité mineures comprenaient principalement des bouffées vasomotrices (28 %), une éruption cutanée (12 %), l’hypotension (4 %), la dyspnée (2 %), la tachycardie (2 %) et l’hypertension (1 %). La fréquence des réactions d’hypersensibilité est restée relativement stable pendant toute la période de traitement.
De rares rapports de frissons et des rapports de dorsalgie en association avec des réactions d’hypersensibilité ont été relevés dans le cadre de la surveillance continue de l’innocuité du paclitaxel.
Cardiovasculaire
Pendant les 3 premières heures de perfusion, l’hypotension est survenue chez 12 % de tous les patients et dans 3 % de tous les traitements administrés; la bradycardie est survenue chez 3 % de tous les patients et dans 1 % de tous les traitements. Pendant l’étude de phase III sur le traitement de deuxième intention du cancer de l’ovaire, ni la dose ni la fréquence d’administration n’a eu d’effet sur la fréquence de l’hypotension et de la bradycardie. Dans la plupart des cas, ces changements des signes vitaux n’ont causé aucun symptôme et n’ont nécessité ni traitement spécifique ni arrêt de la chimiothérapie. Les fréquences de l’hypotension et de la bradycardie n’ont pas été influencées par le traitement antérieur par l’anthracycline.
Des épisodes cardiovasculaires significatifs possiblement liés au paclitaxel en monothérapie sont survenus chez environ 1 % de tous les patients. Ces épisodes incluaient la syncope, des anomalies du rythme cardiaque, l’hypertension et la thrombose veineuse. L’un des patients qui a fait une syncope, qui avait été traité par le paclitaxel à 175 mg/m2 en 24 heures a présenté une hypotension évolutive et est décédé. Les arythmies incluaient la tachycardie ventriculaire asymptomatique, le bigéminisme et un bloc AV complet nécessitant la mise en place d’un stimulateur cardiaque. L’incidence des accidents cardiovasculaires de grade III ou plus était de 13 % (paclitaxel à 135 mg/m2/en 24 heures plus cisplatine), de 12 % (paclitaxel à 250 mg/m2/en 24 heures plus cisplatine et G-CSF) et de 6 % (paclitaxel à 175 mg/m2/en 3 heures plus cisplatine) lorsque le paclitaxel a été suivi du cisplatine chez des patients atteints du CPNPC au stade avancé; l’incidence était similaire dans les groupes témoins non traités par le paclitaxel. L’augmentation apparente de la fréquence de ces épisodes cardiovasculaires chez les patients atteints du CPNPC par rapport aux patients atteints d’un cancer du sein ou de l’ovaire est possiblement liée à la différence quant aux facteurs de risque cardiovasculaire chez les patients atteints d’un cancer du poumon.
Les anomalies à l’électrocardiogramme (ECG) étaient fréquentes chez les patients au départ. Les anomalies à l’ECG durant l’étude n’ont en général donné lieu à aucun symptôme, n’ont pas justifié une réduction de la dose ni nécessité une intervention. Les anomalies à l’ECG ont été notées chez 23 % de tous les patients. Parmi les patients dont l’ECG était normal avant le début de l’étude, 14 % de tous les patients ont par la suite obtenu une anomalie du tracé de l’ECG pendant l’étude. Les anomalies à l’ECG le plus souvent signalées ont été des anomalies non spécifiques de repolarisation, la bradycardie sinusale, la tachycardie sinusale et les battements prématurés. Parmi les patients ayant obtenu un ECG normal initialement, le traitement antérieur par des anthracyclines n’a pas influencé la fréquence des anomalies de l’ECG.
Des cas d’infarctus du myocarde ont été signalés rarement. L’insuffisance cardiaque congestive a été habituellement observée chez les patients qui avaient reçu une autre chimiothérapie, notamment des anthracyclines (voir INTERACTIONS MÉDICAMENTEUSES).
De rares rapports de fibrillation auriculaire et de tachycardie supraventriculaire ont été signalés dans le cadre de la surveillance continue de l’innocuité du paclitaxel.
Respiratoire
De rares rapports de pneumonie interstitielle, de fibrose pulmonaire et d’embolie pulmonaire ont été signalés dans le cadre de la surveillance continue de l’innocuité du paclitaxel. De rares rapports de pneumopathie inflammatoire liée à la radiothérapie ont été reçus concernant des patients recevant une radiothérapie concomitante.
Neurologique
La fréquence et la gravité des manifestations neurologiques ont été influencées par l’administration antérieure et concomitante d’un traitement par le cisplatine. En général, la fréquence et la gravité des manifestations neurologiques ont été dose-dépendantes chez les patientes qui recevaient le paclitaxel en monothérapie. La neuropathie périphérique a été observée chez 60 % de tous les patients (grave chez 3 % d’entre eux) et chez 52 % (grave chez 2 % d’entre eux) des patients qui n’avaient jamais eu de neuropathie.
La fréquence de la neuropathie périphérique a augmenté avec la dose cumulative. Les symptômes neurologiques ont été observés chez 27 % des patients à la suite du premier traitement, et chez 34 %-51 % des patients du 2e au 10e traitement. La neuropathie périphérique a été la cause de l’abandon du traitement par le paclitaxel chez 1 % de tous les patients. En général, les symptômes sensoriels s’atténuent ou disparaissent au cours des mois suivant l’arrêt du traitement par paclitaxel. L’incidence des symptômes neurologiques n’a pas augmenté chez un sous-groupe de patients antérieurement traités par le cisplatine. Les neuropathies préexistantes provenant de thérapies antérieures ne constituent pas en soi une contre-indication au traitement par le paclitaxel. Lors de l’étude Intergroup sur le traitement de première intention du carcinome de l’ovaire, le schéma à base de paclitaxel à 175 mg/m2 en perfusion de 3 heures, suivi du cisplatine à 75 mg/m2, a entraîné une incidence et une gravité accrues de neurotoxicités (se traduisant par des épisodes neuromoteurs ou neurosensoriels) par rapport au schéma contenant du cyclophosphamide à 750 mg/m2 suivi du cisplatine à 75 mg/m2 : 87 % (21 % de cas graves) par rapport à 52 % (2 % de cas graves), respectivement. Lors de l’étude GOG sur le traitement de première intention du carcinome de l’ovaire, le schéma à base de paclitaxel (135 mg/m2 en 24 heures) suivi du cisplatine (75 mg/m2) a entraîné une incidence de neurotoxicité (se traduisant par une neuropathie périphérique) similaire à celle du schéma contenant du cyclophosphamide à 750 mg/m2 suivi du cisplatine à 75 mg/m2 : 25 % (3 % de cas graves) par rapport à 20 % (0 % de cas graves), respectivement. L’étude croisée comparant la neurotoxicité entre les essais Intergroup et GOG indique que lorsque le paclitaxel est administré en association avec le cisplatine à 75 mg/m2, l’incidence de la neurotoxicité grave est plus élevée avec le paclitaxel à raison de 175 mg/m2 par perfusion de 3 heures (21 %) qu’à raison de 135 mg/m2 en perfusion de 24 heures (3 %). Chez les patients atteints du CPNPC, l’administration du paclitaxel suivi du cisplatine a entraîné une incidence accrue de neurotoxicité grave par rapport à l’incidence obtenue chez les patientes atteintes d’un cancer de l’ovaire ou du sein qui ont été traitées par le paclitaxel en monothérapie.
Des symptômes neurosensoriels graves ont été notés chez 13 % des patients atteints du CPNPC qui ont reçu le paclitaxel à 135 mg/m2 en perfusion de 24 heures suivi du cisplatine à 75 mg/m2, et chez 8 % des patients atteints du CPNPC traités par le cisplatine/l’étoposide.
Excepté la neuropathie périphérique, les épisodes neurologiques graves consécutifs à l’administration de paclitaxel ont été rares (< 1 %) et ont inclus les crises de grand mal, l’ataxie et l’encéphalopathie.
De rares rapports de neuropathie autonome entraînant un iléus paralytique et une neuropathie motrice avec faiblesse distale mineure ont été reçus dans le cadre de la surveillance continue de l’innocuité du paclitaxel. Des affections du nerf optique et/ou des troubles visuels (scotome scintillant) ont aussi été observés, particulièrement chez les patients qui ont reçu des doses plus élevées que celles recommandées. Dans l’ensemble, ces effets ont été réversibles. Par contre, de rares cas de potentiels évoqués visuels anormaux ont été rapportés dans les publications; ces cas faisaient état d’une atteinte persistante du nerf optique. Des rapports d’ototoxicité (perte auditive et acouphène) ont été reçus dans le cadre de la pharmacovigilance.
Arthralgie/myalgie
On n’a noté aucun lien constant entre la dose et la fréquence d’administration du paclitaxel et la fréquence ou la gravité de l’arthralgie/la myalgie. Soixante pour cent de tous les patients traités lors d’essais sur la monothérapie ont présenté une arthralgie/myalgie; 8 % ont présenté des symptômes graves. Les symptômes étaient en général transitoires, sont survenus deux ou trois jours après l’administration du paclitaxel et sont rentrés dans l’ordre en quelques jours. La fréquence et la gravité des symptômes musculosquelettiques sont restées inchangées pendant toute la période de traitement.
Alopécie
L’alopécie a été signalée chez presque tous les patients.
Gastro-intestinal
Les nausées/vomissements, la diarrhée et l’inflammation des muqueuses ont été rapportées par 52 %, 38 % et 31 % de tous les patients, respectivement. La gravité de ces manifestations était dans l’ensemble légère à modérée. L’inflammation des muqueuses dépendait de la fréquence d’administration, et était plus fréquente avec la perfusion de 24 heures qu’avec celle de 3 heures.
Lors de l’étude de phase III sur le traitement de première intention du carcinome de l’ovaire, l’incidence des nausées et des vomissements lorsque le paclitaxel était administré en association avec le cisplatine semblait supérieure par rapport à celle de la base de données sur le paclitaxel en monothérapie pour le traitement du carcinome de l’ovaire et du sein. Dans la même étude, la diarrhée, quel que soit son grade, a été signalée plus souvent (16 %) que dans le groupe témoin (8 %) (p = 0,008), mais il n’y avait aucune différence pour ce qui était de la diarrhée grave.
De rares rapports d’occlusion intestinale, de perforation intestinale, de pancréatite, de colite ischémique et de déshydratation ont été reçus dans le cadre de la surveillance continue de l’innocuité du paclitaxel. De rares rapports d’entérocolite neutropénique (typhlite), malgré la co-administration de G-CSF, ont été mentionnés chez des patients traités au moyen de paclitaxel seul et en association avec d’autres agents chimiothérapeutiques.
Chez les patients atteints d’un sarcome de Kaposi lié au sida à faible risque, la nausée/les vomissements, la diarrhée et l’inflammation des muqueuses ont été rapportés par 69 %, 79 % et 28 % des patients, respectivement. Un tiers des patients atteints du sarcome de Kaposi se sont plaints de diarrhée avant le début de l’étude.
Hépatique
Aucun lien n’a été noté entre les anomalies de la fonction hépatique et la dose ou la fréquence d’administration du paclitaxel. Parmi les patients dont la fonction hépatique était normale initialement, 7 %, 22 % et 19 % ont présenté des hausses du taux de bilirubine, de phosphatase alcaline et du taux d’AST (SGOT), respectivement. Rien n’indiquait que le paclitaxel administré en perfusion de 3 heures à des patients atteints d’anomalie légère de la fonction hépatique entraînait une exacerbation de la dysfonction hépatique. L’exposition prolongée au paclitaxel n’a été associée à aucune toxicité hépatique cumulative.
De rares rapports de nécrose hépatique et d’encéphalopathie hépatique ayant entraîné le décès ont été mentionnés dans le cadre de la surveillance continue de l’innocuité du paclitaxel.
Fonction rénale
Parmi les patients recevant un traitement du sarcome de Kaposi par le paclitaxel, cinq avaient une toxicité rénale de grade III ou IV. Un patient, chez qui on soupçonnait une néphropathie liée au VIH de grade IV, a dû abandonner le traitement. Les quatre autres patients étaient atteints d’insuffisance rénale avec élévations réversibles du taux de créatinine sérique.
Réactions au point d’injection
Les réactions au point d’injection, incluant des réactions secondaires à l’extravasation, étaient généralement légères et incluaient l’érythème, la douleur, une coloration anormale de la peau et l’enflure au point d’injection. Ces réactions ont été observées plus souvent pendant une perfusion de 24 heures que pendant celle de 3 heures. La récurrence d’une réaction cutanée à un point d’extravasation antérieure, ce qu’on appelle « réaction cutanée de rappel après radiothérapie », a rarement été signalée après l’injection du paclitaxel ailleurs.
De rares rapports de réactions plus graves comme la phlébite, la cellulite, l’induration, l’exfoliation cutanée, la nécrose et la fibrose ont été signalés dans le cadre de la surveillance continue de l’innocuité du paclitaxel. Dans certains cas, la réaction au point d’injection a débuté durant une perfusion prolongée ou s’est manifestée sept à dix jours plus tard.
Un traitement spécifique des réactions d’extravasation est inconnu pour le moment. Compte tenu du risque d’extravasation, il est conseillé de surveiller étroitement le point de perfusion pour détecter tout signe d’infiltration durant l’administration du médicament.
Autres
On a observé des changements cutanés transitoires liés aux réactions d’hypersensibilité au paclitaxel, mais aucune autre toxicité cutanée n’a été significativement associée à l’administration du paclitaxel. Des changements aux ongles (changement de la pigmentation ou décoloration du lit unguéal) étaient peu fréquents (2 %). L’œdème a été rapporté chez 21 % de tous les patients (17 % d’entre eux ne présentaient pas d’œdème initialement); 1 % seulement étaient atteints d’œdème grave et aucun de ces patients n’a requis l’arrêt du traitement. L’œdème était le plus souvent focal et lié à la maladie. Il a été observé dans 5 % de tous les traitements chez les patients dont l’état était normal initialement; sa fréquence n’a pas augmenté avec la durée de l’étude.
De rares rapports de réactions cutanées de rappel après radiothérapie et des rapports d’éruption maculopapuleuse, de prurit, de syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse ont été reçus dans le cadre de la surveillance continue de l’innocuité du paclitaxel.
Des rapports d’asthénie et de malaise ont été reçus dans le cadre de la surveillance continue de l’innocuité du paclitaxel. Lors de l’essai de phase III sur le paclitaxel à 135 mg/m2 en 24 heures en association avec le cisplatine comme traitement de première intention du cancer de l’ovaire, l’asthénie a été rapportée chez 17 % des patientes, ce qui est significativement plus fréquent que l’incidence de 10 % observée dans le groupe témoin traité par le cyclophosphamide/cisplatine.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Cisplatine
Lors d’un essai de phase I au cours duquel le paclitaxel a été administré par perfusion de 24 heures, et le cisplatine à raison d’une perfusion de 1 mg/min, la myélosuppression était plus marquée lorsque le paclitaxel était administré après le cisplatine que lorsque la séquence était inversée (c.-à-d. paclitaxel avant cisplatine). Lorsque le paclitaxel est administré avant le cisplatine, son profil d’innocuité correspond à celui de la monothérapie. Les données pharmacocinétiques relatives à ces patients ont démontré une diminution de la clairance du paclitaxel d’environ 33 % lorsque cet agent est administré après le cisplatine. Par conséquent, pour le traitement d’association, le paclitaxel doit être administré avant le cisplatine.
Cimétidine
L’effet d’un prétraitement par la cimétidine sur le métabolisme du paclitaxel a été analysé; la clairance du paclitaxel n’a pas été affectée par ce prétraitement.
Substrats, inducteurs, inhibiteurs du cytochrome P450 2C8 et 3A4
Le métabolisme du paclitaxel est catalysé par les isoenzymes CYP2C8 et CYP3A4 du cytochrome P450. On doit faire preuve de prudence lorsqu’on administre le paclitaxel en association avec des substrats, inducteurs ou inhibiteurs des isoenzymes CYP2C8 et CYP3A4 du cytochrome P450. In vitro, la métabolisation du paclitaxel en 6α-hydroxypaclitaxel a été inhibée par un certain nombre d’agents (kétoconazole, vérapamil, diazépam, quinidine, dexaméthasone, cyclosporine, téniposide, étoposide et vincristine), mais les concentrations utilisées excédaient celles que l’on retrouve in vivo après les doses thérapeutiques normales. La testostérone, le 17α-éthinylœstradiol, l’acide rétinoïque et la quercétine, un inhibiteur spécifique du CYP2C8, ont aussi inhibé la formation du 6α-hydroxypaclitaxel in vitro. La pharmacocinétique du paclitaxel peut aussi être modifiée in vivo à la suite d’interactions avec des composés qui sont des substrats inducteurs ou inhibiteurs du CYP2C8 et/ou du CYP3A4.
Le montélukast est un inhibiteur puissant in vitro de l’enzyme 2C8 du cytochrome P450, et risque donc d’interagir avec les substrats de cette voie métabolique. L’administration concomitante de montélukast risque de diminuer la clairance métabolique des médicaments qui sont principalement métabolisés par le CYP2C8 (ou dont la principale voie d’élimination exige un métabolisme catalysé par le CYP2C8), ce qui peut augmenter les concentrations plasmatiques de ces médicaments (ou entraîner ainsi des interactions médicament-médicament d’ordre pharmacocinétique).
Les interactions possibles entre le paclitaxel, un substrat du CYP3A4, et les inhibiteurs de la protéase (ritonavir, saquinavir, indinavir et nelfinavir), qui sont des substrats et/ou des inhibiteurs du CYP3A4, n’ont pas été évaluées lors d’essais cliniques. La prudence et la surveillance étroite de la fonction hépatique s’imposent donc; en outre, aucun inhibiteur de la protéase non homologué (au stade expérimental) ne doit être administré avec le paclitaxel.
Doxorubicine
On a observé des effets liés à la séquence d’administration, lesquels étaient caractérisés par des épisodes plus marqués de neutropénie et de stomatite avec l’association paclitaxel-doxorubicine, lorsque le paclitaxel a été administré AVANT la doxorubicine, avec des durées de perfusion plus longues que celles recommandées (administration du paclitaxel en 24 heures; administration de la doxorubicine en 48 heures). Les taux plasmatiques de doxorubicine (et son métabolite actif, le doxorubicinol) peuvent augmenter lorsque le paclitaxel et la doxorubicine sont administrés en association. Cependant, les données provenant d’un essai utilisant un bolus de doxorubicine et une perfusion de paclitaxel de 3 heures n’ont révélé aucun effet de la séquence d’administration sur le profil de toxicité.
Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
Interactions médicament-herbe médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
Interactions médicament-tests de laboratoire
Aucune interaction avec les tests de laboratoire n’a été établie.
POSOLOGIE ET ADMINISTRATION
Dose recommandée
Carcinome métastatique de l’ovaire
L’administration de paclitaxel à raison de 175 mg/m2 en 3 heures en association avec le cisplatine à 75 mg/m2 toutes les 3 semaines est recommandée pour le traitement primaire des patientes atteintes d’un carcinome de l’ovaire au stade avancé. Le paclitaxel doit être administré avant le cisplatine si ces deux agents sont pris en association.
Chez les patientes déjà traitées par une chimiothérapie, le schéma recommandé est de 175 mg/m2 par voie intraveineuse en 3 heures, toutes les 3 semaines.
Carcinome du sein
Pour le traitement adjuvant du cancer du sein avec atteinte ganglionnaire, le schéma recommandé de paclitaxel est de 175 mg/m2 par voie intraveineuse en 3 heures, toutes les 3 semaines, à raison de 4 traitements administrés à la suite d’un traitement d’association standard.
Après l’échec d’une chimiothérapie initiale d’une maladie métastatique ou en cas de récidive dans les 6 mois suivant une chimiothérapie adjuvante, il a été démontré que l’administration de paclitaxel à 175 mg/m2 par voie intraveineuse en 3 heures, toutes les 3 semaines, était efficace.
Carcinome du poumon non à petites cellules
Le schéma recommandé, administré toutes les 3 semaines, consiste à administrer 175 mg/m2 de paclitaxel par voie intraveineuse en 3 heures, suivi du cisplatine.
Il ne faut pas entreprendre de traitement ultérieur par le paclitaxel avant le rétablissement des neutrophiles et des plaquettes à des taux de > 1 500 cellules/mm3 et > 100 000 cellules/mm3 respectivement. Chez les patients qui présentent une neutropénie grave (neutrophiles < 500 cellules/mm3) ou une neuropathie périphérique grave au cours d’un traitement par le paclitaxel, il faut réduire de 20 % la posologie du paclitaxel pendant les traitements ultérieurs.
Sarcome de Kaposi lié au sida
Le paclitaxel est administré à 135 mg/m2 par voie intraveineuse en 3 heures, avec intervalle de 3 semaines entre les traitements, ou à 100 mg/m2 par voie intraveineuse en 3 heures avec intervalle de 2 semaines entre les traitements (intensité de la dose : 45-50 mg/m2/semaine). Lors des deux essais cliniques évaluant ces schémas thérapeutiques (voir ESSAIS CLINIQUES, Sarcome de Kaposi lié au sida), le premier schéma (135 mg/m2 toutes les 3 semaines) a été plus toxique que le deuxième. De plus, tous les patients dont l’indice fonctionnel était faible avaient été traités par le deuxième schéma (100 mg/m2 toutes les 2 semaines).
D’après l’immunosuppression observée chez les patients atteints d’une maladie au VIH au stade avancé, les modifications suivantes sont recommandées chez ces patients.
- 1) La dose de dexaméthasone administrée dans le cadre du prétraitement par trois médicaments doit être réduite à 10 mg par voie orale.
- 2) Le traitement par le paclitaxel doit être instauré ou répété uniquement si le nombre de neutrophiles est d’au moins 1 000 cellules/mm3.
- 3) La dose des traitements subséquents par le paclitaxel doit être réduite de 20 % chez les patients qui présentent une neutropénie grave (< 500 cellules/mm3 pendant une semaine ou plus).
- 4) Selon l’indication clinique, il faut instaurer l’administration concomitante de facteurs de croissance hématopoïétique (G-CSF).
Administration
Il faut éviter tout contact du concentré non dilué avec des dispositifs ou du matériel en chlorure de polyvinyle (PVC) plastifié. Afin de réduire l’exposition du patient au plastifiant DEHP [di-(2-éthylhexyl)-phtalate], qui peut fuire d’un ensemble ou d’un sac pour perfusion en PVC, les solutions diluées d’APO-PACLITAXEL INJECTABLE (paclitaxel pour injection) devraient préférablement être entreposées dans des bouteilles (en verre ou en polypropylène) ou des sacs en plastique (polypropylène, polyoléfine) et administrées au moyen de tubulures enduites de polyéthylène.
APO-PACLITAXEL INJECTABLE devrait être administré au moyen d’une tubulure à filtre intégré, ayant une membrane microporeuse de 0,22 micron au plus. L’emploi de dispositifs à filtre comme les filtres IVEX-2MD, qui incorporent un orifice d’entrée et de sortie court dans les tubulures enduites de PVC, n’a pas entraîné de fuite significative du DEHP.
Tous les patients doivent recevoir un prétraitement avant de recevoir APO-PACLITAXEL INJECTABLE afin de réduire le risque de réactions d’hypersensibilité graves. Cette prémédication peut contenir de la dexaméthasone à 20 mg par voie orale (ou son équivalent), administrée environ 12 et 6 heures avant APO-PACLITAXEL INJECTABLE, de la diphénhydramine à 50 mg par voie I.V. (ou son équivalent) administrée 30 à 60 minutes avant APO-PACLITAXEL INJECTABLE et de la cimétidine (300 mg) ou de la ranitidine (50 mg) par voie I.V. 30 à 60 minutes avant APO-PACLITAXEL INJECTABLE.
Préparation pour l’administration intraveineuse
Le paclitaxel pour injection doit être dilué avant la perfusion. Le paclitaxel doit être dilué dans une solution injectable de chlorure de sodium à 0,9 %, dans une solution de dextrose pour injection à 5 %, dans une solution de dextrose à 5 % et de chlorure de sodium à 0,9 % pour injection ou dans du dextrose à 5 % dans une solution de Ringer pour injection, de manière à obtenir une concentration finale comprise entre 0,3 et 1,2 mg/mL. Les solutions sont stables sur le plan physique et chimique jusqu’à 27 heures à température ambiante (15 à 25 °C), et dans des conditions d’éclairage ambiant; les perfusions doivent être terminées dans ces délais. Certains rapports rares font état d’une précipitation lorsque les durées de perfusion sont supérieures à la durée recommandée de trois heures. L’agitation, la vibration ou le mélange excessifs peuvent causer une précipitation, et doivent donc être évités. Les ensembles pour perfusion doivent être purgés abondamment avec un diluant compatible avant leur emploi.
Pendant la préparation, les solutions peuvent afficher une turbidité, qui est attribuable à l’excipient contenu dans la préparation. Aucune perte significative de puissance n’a été notée après l’administration simulée de solution par des tubulures I.V. contenant un filtre intégré (0,22 micron).
Les données recueillies sur la présence de plastifiant DEHP [(di-(2-éthylhexyl)-phtalate] extractible démontrent que les taux augmentent avec le temps et la concentration lorsque les dilutions sont préparées dans des contenants en PVC. Par conséquent, l’emploi de contenants en PVC plastifié et d’ensembles d’administration n’est pas recommandé. Les solutions de paclitaxel doivent être préparées et entreposées dans des contenants en verre, en polypropylène ou en polyoléfine. Les ensembles d’administration sans PVC, comme ceux qui sont enduits de polyéthylène, doivent être utilisés.
Les fioles de paclitaxel ne doivent pas être utilisées avec des dispositifs munis de perforateurs, car ceux-ci peuvent causer l’enfoncement du bouchon, ce qui rendrait la solution de paclitaxel non stérile.
Il faut éviter tout contact du concentré non dilué de paclitaxel pour injection avec des dispositifs ou de l’équipement en PVC plastifié destinés à la préparation des solutions de perfusion.
Avant la perfusion, le paclitaxel doit être dilué dans une solution injectable de chlorure de sodium à 0,9 %, dans une solution de dextrose pour injection à 5 %, dans une solution de dextrose à 5 % et de chlorure de sodium à 0,9 % pour injection ou dans du dextrose à 5 % dans une solution de Ringer pour injection, de manière à obtenir une concentration finale comprise entre 0,3 et 1,2 mg/mL.
Comme c’est le cas de tous les médicaments à administration parentérale, les solutions intraveineuses doivent être inspectées visuellement afin de s’assurer qu’elles sont transparentes et de déceler les particules, les précipités, les changements de couleur et les fuites avant l’administration, quand la solution et le contenant le permettent.
Le paclitaxel doit être administré au moyen d’une tubulure à filtre intégré, ayant une membrane microporeuse de 0,22 micron au plus.
SURDOSAGE
On ne connaît pas d’antidote à un surdosage de paclitaxel. Les principales complications prévisibles du surdosage sont la myélosuppression, la neurotoxicité périphérique et l’inflammation des muqueuses. En pédiatrie, les surdosages peuvent être associés à une toxicité aiguë à l’éthanol (voir MISES EN GARDE ET PRÉCAUTIONS : Pédiatrie).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le paclitaxel est un nouvel agent qui agit contre les microtubules en favorisant l’assemblage des dimères de la tubuline en microtubules et stabilise ces derniers en prévenant leur dépolymérisation.
Pharmacodynamie
In vitro, le paclitaxel affiche une activité cytotoxique contre une grande variété de lignées de cellules tumorales de l’humain et de rongeurs, y compris les lignées de la leucémie, du carcinome du poumon non à petites cellules, du carcinome pulmonaire à petites cellules, du carcinome du côlon, du carcinome du SNC, du mélanome, du carcinome du rein, du carcinome ovarien et du carcinome du sein (voir PHARMACOLOGIE DÉTAILLÉE).
Pharmacocinétique
La pharmacocinétique du paclitaxel a été évaluée en fonction d’un vaste éventail de doses, allant jusqu’à 300 mg/m2, et à des intervalles de perfusion se situant entre 3 et 24 heures. Après l’administration intraveineuse du paclitaxel, les concentrations plasmatiques ont présenté un déclin biphasique. Le déclin initial rapide correspond à une répartition dans les compartiments périphériques et à l’élimination du médicament. Cette dernière phase est due, en partie, à l’écoulement relativement lent du paclitaxel provenant des compartiments périphériques. Chez les patients traités par des doses de 135 et 175 mg/m2 administrées en perfusion de 3 et 24 heures, la demi-vie terminale moyenne allait de 3,0 à 52,7 heures, et la clairance corporelle totale allait de 11,6 à 24,0 L/h/m2. Le volume moyen de distribution à l’état d’équilibre s’est situé entre 198 et 688 L/m2, ce qui indique une importante répartition extra vasculaire et/ou une liaison tissulaire.
Après des perfusions de 3 heures de 175 mg/m2, la demi-vie terminale moyenne a été estimée à 9,9 heures; la clairance corporelle totale moyenne était de 12,4 L/h/m2.
Dans les cas de traitements successifs, les variations du temps d’exposition systémique au paclitaxel ont été minimes, selon l’ASC0-% (aire sous la courbe); on n’a relevé aucune preuve d’accumulation de paclitaxel à la suite de multiples traitements.
La pharmacocinétique du paclitaxel s’est révélée non linéaire. On note une augmentation très disproportionnée de la Cmax et de l’ASC lorsque la dose est accrue, ainsi qu’une diminution apparente de la clairance corporelle totale, liée à la dose. Ces résultats sont le plus souvent observés chez les patients qui présentent des concentrations plasmatiques élevées de paclitaxel. Le processus de saturation pendant la distribution et l’élimination/le métabolisme pourrait expliquer ces résultats.
In vitro, les études sur les liaisons aux protéines sériques humaines, utilisant le paclitaxel à des concentrations se situant entre 0,1 et 50 μg/mL, démontrent que le médicament se lie en moyenne à 89 % et que la présence de cimétidine, ranitidine, dexaméthasone ou diphénhydramine n’affecte pas la liaison du paclitaxel aux protéines.
Des études in vitro sur des microsomes de foie humain et sur des coupes tissulaires ont montré que le paclitaxel était principalement métabolisé en 6α-hydroxypaclitaxel par l’isoenzyme CYP2C8 du cytochrome P450; et en deux métabolites mineurs, le 3’-p-hydroxypaclitaxel et le 6α, 3’-p-dihydroxypaclitaxel (par le CYP3A4). In vitro, le métabolisme du paclitaxel en 6α-hydroxypaclitaxel a été inhibé par plusieurs agents (voir INTERACTIONS MÉDICAMENTEUSES). Les effets d’un dysfonctionnement rénal ou hépatique sur l’élimination du paclitaxel n’ont pas été analysés.
L’élimination du paclitaxel n’a pas été bien élucidée chez l’humain. Après l’administration intraveineuse de paclitaxel, les valeurs moyennes de récupération urinaire cumulative de médicament sous forme inchangée allaient de 1,3 à 12,7 % de la dose, ce qui indique une importante clairance par voie non rénale. Chez 5 patients traités par 225 ou 250 mg/m2 de paclitaxel radiomarqué en perfusion de 3 heures, 14 % de la radioactivité a été récupérée dans l’urine, et 71 % dans les fèces en 120 heures. La récupération de toute la radioactivité allait de 56 % à 101 % de la dose. Le paclitaxel représentait une moyenne de 5 % de la radioactivité administrée récupérée dans les fèces, alors que les métabolites, principalement le 6α-hydroxypaclitaxel, représentaient les autres substances éliminées.
CONSERVATION ET STABILITÉ
Le paclitaxel pour injection doit être conservé à la température ambiante (15 à 25 °C). Conserver le produit dans son emballage d’origine, à l’abri de la lumière. Une fois perforées, les fioles de 5 et 25 mL de paclitaxel pour injection sont stables pendant 28 jours à la température ambiante, à l’abri de la lumière.
Les solutions pour perfusion préparées selon les recommandations peuvent être conservées à la température ambiante (15 à 25 °C) seulement si nécessaire. Cependant, après sa reconstitution, la perfusion doit débuter dans les 24 heures qui suivent.
Si les fioles non ouvertes sont réfrigérées, un précipité peut se former et se redissoudre si on l’agite un peu, ou sans agitation lorsqu’il atteint la température ambiante. La qualité du produit n’en est pas affectée. Si la solution reste trouble ou si le précipité est insoluble, la fiole doit être jetée.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Précautions relatives à la préparation et à l’administration
Le paclitaxel est un médicament anticancéreux cytotoxique et, comme c’est le cas d’autres composés potentiellement toxiques, la prudence s’impose lorsqu’on manipule le paclitaxel. L’utilisation de gants est recommandée. Après une exposition topique, on a noté la manifestation de picotements, de brûlures et de rougeurs. En cas de contact de la solution de paclitaxel avec la peau, il faut laver immédiatement et à fond la région avec de l’eau et du savon.
Si le paclitaxel entre en contact avec les muqueuses, celles-ci doivent être rincées à grande eau. On a signalé les symptômes suivants après l’inhalation de la solution : dyspnée, douleurs thoraciques, sensation de brûlure aux yeux, maux de gorge et nausées. Compte tenu du risque d’extravasation, il est conseillé de surveiller étroitement le point de perfusion pour détecter tout signe d’infiltration pendant l’administration du médicament (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES, Réactions au point d’injection).
Instructions spéciales
- 1. Le paclitaxel pour injection doit être préparé sous une hotte à flux laminaire vertical (enceinte de sécurité biologique – Classe II).
- 2. Le personnel préparant le paclitaxel pour injection doit porter des gants en PVC, des lunettes protectrices, des blouses et des masques jetables.
- 3. Toutes les aiguilles, les seringues, les fioles et le reste de l’équipement qui ont été en contact avec le paclitaxel doivent être séparés et incinérés à 1000 °C ou plus. Les contenants scellés peuvent exploser. Les fioles intactes doivent être retournées au fabricant pour être détruites. Des précautions adéquates doivent être prises relativement à l’emballage de ces substances pour leur transport.
- 4. Le personnel régulièrement impliqué avec la préparation et la manipulation du paclitaxel pour injection doit passer des examens sanguins deux fois par an.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Chaque millilitre de paclitaxel pour injection contient 6 mg de paclitaxel, 527 mg d’huile de ricin polyoxyéthylée, 2 mg d’acide citrique et 49,7 % (v/v) d’alcool déshydraté, USP.
Présentations des formes posologiques :
APO-PACLITAXEL INJECTABLE (paclitaxel pour injection) est offert en fioles multidoses de 5 mL, 16,7 mL, 25 mL et 50 mL contenant respectivement 30 mg, 100 mg, 150 mg et 300 mg de paclitaxel à une concentration de 6 mg/mL.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Paclitaxel
Noms chimiques : Ester de 6,12b-bis(acétyloxy)-12-(benzoyloxy)-2a,3,4,4a,5,6,9,10,11,12,12a,12b-dodécahydro-4,11-dihydroxy-4a,8,13,13-tétraméthyl-5-oxo-7,11-méthano-1H-cyclodéca[3,4]benz[1,2-b]oxét-9-yle d'acide [2aR-[2aα,4β,4aβ,6β,9α(αR*,βS*),11α,12α,-12aα,12bα]]-β-(benzoylamino)-α-hydroxybenzènepropanoïque
(2) 6,12b-diacétate de (2aR,4S,4aS,6R,9S,11S,12S,12aR,12bS)-1,2a,3,4,4a,6,9,10,11,12,12a,12b-dodécahydro-4,6,9,11,12,12b-hexahydroxy-4a,8,13,13-tétraméthyl-7,11-méthano-5H-cyclodéca[3,4]benz[1,2-b]oxét-5-one, 12-benzoate, 9-ester avec la (2R,3S)-N-benzoyl-3-phénylisosérine
Formule moléculaire et poids moléculaire : C47H51NO14
853,9
Formule développée :
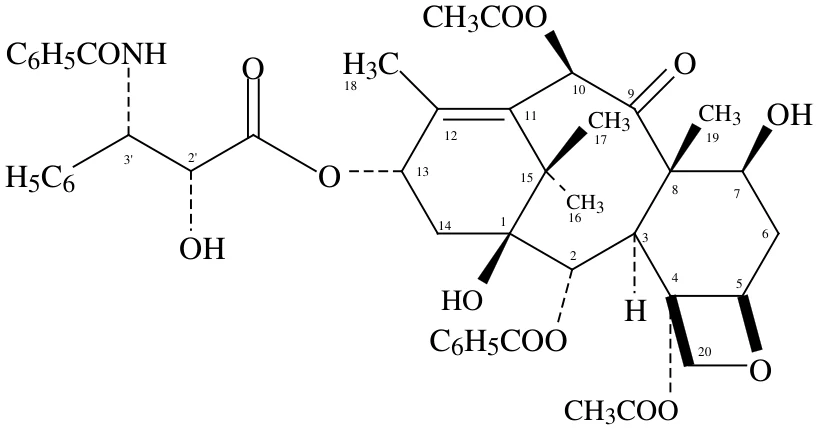
Propriétés physicochimiques :
| Description : | Le paclitaxel est une poudre cristalline de blanc à blanc cassé. Le paclitaxel est très lipophilique et insoluble dans l’eau. Son point de fusion est compris entre 216 et 223 °C. |
ESSAIS CLINIQUES
Carcinome de l’ovaire
| Plan de l’étude | Traitements/doses | Nbre de patients | Population | Critères d’évaluation/conclusion |
|---|---|---|---|---|
Données sur le traitement de première intention : Essai de phase III, multicentrique, à répartition aléatoire et contrôlé, mené par le GOG, comparant le traitement par le paclitaxel (T) en association avec le cisplatine (c) au traitement par le cyclophosphamide (AC) en association avec le cisplatine (c) |
| 410 | Maladie de stade III ou IV (maladie résiduelle > 1 cm après détermination du stade par laparotomie ou métastases à distance), sans chimiothérapie antérieure | Les patients traités par T en association avec le cisplatine avaient un délai significativement plus long avant la progression (médiane de 16,6 c. 13,0 mois, p = 0,0008) et une survie médiane de près d’un an plus longue (p = 0,0002) par rapport au traitement standard. |
| Plan de l’étude | Traitements/doses | Nbre de patients | Population | Critères d’évaluation/conclusion |
Données sur le traitement de deuxième intention : Essai de phase III, multicentrique, bifactoriel, à répartition aléatoire, comparant deux schémas posologiques de paclitaxel (T), quels que soient les schémas et deux schémas, quelle que soit la dose. |
| 407 | Les patients (pts) chez qui la chimiothérapie initiale ou subséquente du carcinome métastatique de l’ovaire a échoué. | Les pts qui ont reçu une dose de 175 mg/m2 ont obtenu un taux de réponse (TR) similaire à celui de ceux qui ont reçu une dose de 135 mg/m2 : 18 % c. 14 % (p = 0,28). Aucune différence quant au RR n’a été notée après avoir comparé la perfusion de 3 h avec celle de 24 h : 15 % c. 17 % (p = 0,50). Les pts qui ont reçu la dose de 175 mg/m2 de T avaient un délai avant la progression (DP) plus long que ceux qui ont reçu la dose de 135 mg/m2 : médiane de 4,2 c. 3,1 mois (p = 0,03). Le DP médian des pts qui ont reçu la perfusion de 3 h c. la perfusion de 24 h était de 4,0 mois c. 3,7 mois, respectivement. La survie médiane était de 11,6 mois chez les pts traités par 175 mg/m2 de T et de 11,0 mois chez ceux qui ont reçu la dose de 135 mg/m2 (p = 0,92). La survie médiane était de 11,7 mois chez les pts qui ont reçu la perfusion de 3 h de T, et de 11,2 mois chez ceux qui ont reçu la perfusion de 24 h (p = 0,91). |
Données sur le traitement de première intention : le profil d’effets indésirables des patients traités par paclitaxel en association avec le cisplatine correspondait à celui obtenu lors d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Données sur le traitement de deuxième intention : en plus de l’essai de phase III précité, les données provenant de cinq études cliniques de phases I et II, ainsi que d’une analyse provisoire des données portant sur plus de 300 patients admis au programme d’un centre d’orientation thérapeutique ont servi à corroborer l’emploi du paclitaxel chez les patients dont la chimiothérapie initiale ou subséquente du traitement du carcinome métastatique de l’ovaire a échoué. Le paclitaxel est resté actif chez les patients qui avaient développé une résistance au traitement à base de platine (défini par l’évolution de la tumeur pendant un schéma à base de platine, ou la récidive d’une tumeur dans les 6 mois suivant la fin de ce schéma) avec des taux de réponse de 14 % pendant l’étude de phase III et de 31 % pendant les études cliniques de phases I et II. Pendant cette étude de phase III, le profil d’effets indésirables correspondait à celui observé lors d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Les résultats de cette étude à répartition aléatoire appuient l’emploi du paclitaxel à des doses comprises entre 135 et 175 mg/m2, administrées par perfusion intraveineuse de 3 heures. Les mêmes doses administrées par perfusion de 24 heures ont été plus toxiques.
Carcinome du sein
| Plan de l’étude | Traitements/doses | Nbre de patients | Population | Critères d’évaluation/conclusion |
Étude sur le traitement adjuvant du carcinome du sein : Essai de phase III, multicentrique, selon un plan 3 X 2, à répartition aléatoire, mené par les groupes CALGB, ECOG, NCCTG et SWOG, comparant le traitement adjuvant par le paclitaxel (T) avec l’absence de chimiothérapie subséquente suivant quatre traitements par la doxorubicine (A) et le cyclophosphamide (C) | 600 mg/m2 de C + A à des doses de :
Toutes les 3 semaines pendant 4 traitements et :
Les patients (pts) dont les tumeurs étaient positives devaient recevoir du tamoxifène subséquent (20 mg par jour pendant 5 ans); les patientes qui ont subi des mastectomies segmentaires avant l’étude devaient recevoir une radiothérapie mammaire après le rétablissement des toxicités liées au traitement | 3 170 | Carcinome du sein avec atteinte ganglionnaire suivant une mastectomie ou une mastectomie segmentaire et exérèses ganglionnaires. | Le suivi médian était de 30,1 mois. Sur les 2 066 patientes dont les tumeurs exprimées des récepteurs hormonaux, 93 % ont reçu du tamoxifène. D’après un modèle multivarié de Cox sur la survie sans maladie, les patientes traitées par AC+T ont obtenu une réduction de 22 % du risque de récurrence de la maladie par rapport aux patientes traitées par AC (risque relatif [RR] = 0,78; IC à 95 % : 0,67-0,91; p = 0,0022) et une réduction de 26 % du risque de mortalité (RR = 0,74; IC à 95 % : 0,60-0,92; p = 0,0065). L’augmentation de la dose de A à plus de 60 mg/m2 n’a eu aucun effet sur la survie sans maladie ou sur la survie globale. Les analyses par sous-groupes, y compris le nombre de ganglions lymphatiques positifs, la taille de la tumeur, le statut des récepteurs hormonaux et le statut ménopausique a démontré une réduction du risque, similaire ou supérieure, de survie sans maladie et de survie globale dans tous les sous-groupes plus importants à une exception près : les patientes porteuses de tumeurs exprimant des récepteurs avaient une réduction inférieure du risque (RR = 0,92) de survie sans maladie avec T par rapport aux autres groupes. |
À la suite de l’échec d’une chimiothérapie initiale : Essai de phase III, multicentrique, à répartition aléatoire, comparant deux schémas posologiques de paclitaxel (T). |
| 471 | Les patientes (pts) dont la chimiothérapie a échoué dans le cadre d’un traitement adjuvant (30 %) ou d’un traitement de métastases (39 %) ou des deux (31 %). Au début de l’étude, 60 % présentaient une maladie symptomatique avec indice fonctionnel moindre, et 73 % avaient des métastases viscérales. | Le taux de réponse global était de 26 % (IC à 95 % : 22 à 30 %), avec 17 réponses complètes et 99 réponses partielles. La durée médiane de la réponse, mesurée depuis le premier jour de traitement, était de 8,1 mois (intervalle : 3,4 à 18,1 + mois). Dans l’ensemble, le délai médian avant la progression était de 3,5 mois (intervalle : 0,03 à 17,1 mois). La survie médiane était de 11,7 mois (intervalle : 0 à 18,9 mois). |
Étude sur le traitement adjuvant du carcinome du sein : Le profil d’effets indésirables des patientes traitées par le paclitaxel après AC correspondait à celui obtenu lors d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Après l’échec d’une chimiothérapie initiale : en plus de l’essai de phase III précité, les données provenant de trois études cliniques de phase II ont servi à appuyer l’emploi du paclitaxel chez des patientes atteintes d’un carcinome métastatique du sein. Chez les patientes traitées par le paclitaxel après AC, le profil d’effets indésirables correspondait à celui observé lors d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Carcinome du poumon non à petites cellules (CPNPC)
| Plan de l’étude | Traitements/doses | Nbre de patients | Population | Critères d’évaluation/conclusion |
| Essai de phase III, multicentrique, ouvert, à répartition aléatoire, mené par le groupe ECOG, comparant deux schémas posologiques du paclitaxel (T) en association avec le cisplatine (c) au cisplatine (c) suivi de l’étoposide (VP) |
| 599 | Cancer du poumon non à petites cellules | On a noté des différences statistiquement significatives en faveur de chacun des groupes T plus c pour ce qui était du taux de réponse et du délai avant la progression tumorale. On n’a pas noté de différence statistiquement significative quant à la survie entre le groupe T plus c et le groupe c plus VP. Lors de cette étude, le questionnaire FACT-L (Functional Assessment of Cancer Therapy-Lung) comprenait sept sous-échelles mesurant l’évaluation subjective du traitement. Sur les sept sous-échelles, celle qui mesurait les symptômes spécifiques du cancer du poumon était en faveur de T à 135 mg/m2 de T en perfusion de 24 h + 75 mg/m2 de c. Pour tous les autres facteurs, il n’y avait pas de différence entre les groupes de traitement. |
Le profil d’effets indésirables des patients traités par le paclitaxel en association avec le cisplatine correspondait à celui observé lors d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Sarcome de Kaposi lié au sida
| Plan de l’étude | Traitements/doses | Nbre de patients | Population | Critères d’évaluation/conclusion |
| CA139-174 : étude de phase II, monocentrique, ouverte, sans répartition aléatoire, visant à évaluer l’activité du paclitaxel (T) contre le sarcome de Kaposi lié au sida. | 135 mg/m2 de T en 3 h toutes les 3 semaines (dose prévue : 45 mg/m2/sem.). Si aucune toxicité limitant la dose n’était observée, les sujets devaient recevoir 155 mg/m2/et 175 mg/m2 lors des traitements subséquents. Les facteurs de croissance hématopoïétique ne devaient pas été administrés initialement. | 29 | Le sarcome de Kaposi lié au sida pour lequel une chimiothérapie systémique était justifiée. | Le taux de réponse objectif était de 69 %, y compris 2 réponses complètes (RC) et 18 réponses partielles (RP). Un pourcentage additionnel de 28 % des patients ont obtenu une stabilisation de la maladie. Le taux de réponse des patients qui ont reçu un traitement systémique antérieur était de 79 % (y compris 2 RC et 13 RP). Le délai médian avant la réponse était de 11,9 sem. (intervalle : 2,9 à 19,0 sem.). La durée médiane de la réponse était de 7,0 mois (intervalle : 3,5 à 29,2 mois). |
| CA139-281 : étude de phase II, dans deux centres, ouverte, sans répartition aléatoire, visant à évaluer l’efficacité et l’innocuité du paclitaxel (T) chez des patients atteints du sarcome de Kaposi lié au sida, au stade avancé. | 100 mg/m2 de T en 3 h toutes les 2 semaines (dose prévue : 50 mg/m2/sem.). Les patients pouvaient recevoir des facteurs de croissance hématopoïétique avant le début du traitement par le paclitaxel, ou ce traitement de soutien devait être instauré selon les indications; la dose de paclitaxel n’était pas augmentée. | 56 | Le taux de réponse objectif était de 59 % (IC à 95 % : 45 % à 77 %), y compris une réponse complète (RC) et 32 réponses partielles (RP). Un pourcentage additionnel de 25 % des patients ont obtenu une stabilisation de la maladie. Pour les patients qui ont reçu un traitement systémique antérieur, le taux de réponse était de 55 % (22 RP). Le délai médian avant la réponse était de 6,1 sem. (intervalle : 4,0 à 36,0 sem.). La durée médiane de la réponse était de 10,4 mois (intervalle : 2,8 à 18+ mois). | |
Tous les patients présentaient une maladie répandue et un faible risque. Si on appliquait les critères ACTG de détermination du stade de la maladie aux patients qui avaient reçu un traitement systémique antérieur, 93 % présentaient un faible risque quant à l’étendue de maladie (T1), 88 % avaient un nombre de CD4 < 200 cellules/mm3 (I1) et 97 % avaient un faible risque vu leur maladie systémique (S1).
Tous les patients de l’étude CA139-174 avaient un indice fonctionnel de Karnofsky de 80 ou 90 au début; dans l’étude CA139-281, 26 (46 %) patients avaient un indice fonctionnel de Karnofsky de 70 ou pire au début.
Bien que la dose prévue lors des deux études ait été légèrement différente (45 mg/m2/semaine dans l’étude CA139-174 et 50 mg/m2/semaine dans l’étude CA139-281), la dose administrée était de 38 à 39 mg/m2/semaine lors des deux études, avec un intervalle similaire (20-24 à 51-61).
Efficacité : L’efficacité du paclitaxel a été mesurée en évaluant la réponse tumorale cutanée en fonction des critères ACTG modifiés, et en recherchant des données probantes sur le bienfait clinique chez les patients dans six domaines des symptômes et/ou des affections couramment liés au sarcome de Kaposi lié au sida.
Réponse tumorale cutanée (critères ACTG modifiés) : Le taux de réponse objectif était de 63 % (IC à 95 % : 49 % à 75 %) (37 à 59 patients) chez les patients ayant déjà reçu un traitement systémique. Les réactions cutanées étaient essentiellement définies par l’aplatissement d’au moins 50 % des lésions antérieurement en saillie.
Le délai médian avant la réponse était de 8,1 semaines et la durée médiane de la réponse mesurée à partir du premier jour de traitement était de 9,1 mois (IC à 95 % : 6,9 à 11,0 mois) pour les patients qui avaient déjà reçu un traitement systémique. Le délai médian avant la progression était de 6,2 mois (IC à 95 % : 4,6 à 8,7 mois).
Bienfait clinique additionnel : La plupart des données sur les avantages pour les patients ont été évaluées de manière rétrospective (les plans de ces analyses ne sont pas inclus dans les protocoles de l’étude). Néanmoins, les descriptions cliniques et les photographies ont indiqué un avantage clair chez certains patients, y compris des cas d’amélioration de la fonction pulmonaire chez des patients dont cette fonction était atteinte, une amélioration de la mobilité, une résolution des ulcères et une diminution des besoins d’analgésiques chez les patients atteints du SK aux pieds, et une disparition des lésions faciales et de l’œdème chez les patients atteints du SK au visage, aux membres et aux organes génitaux.
Innocuité : Le profil d’effets indésirables du paclitaxel administré aux patients atteints d’une maladie au VIH au stade avancé et d’un sarcome de Kaposi lié au sida à faible risque était généralement similaire à celui obtenu lors d’une analyse regroupée de données provenant de 812 patients atteints de tumeurs solides (voir EFFETS INDÉSIRABLES). Au sein de cette population de patients immunodéprimés, cependant, une dose inférieure de paclitaxel et un traitement de soutien, y compris des facteurs de croissance hématopoïétique chez les patients atteints de neutropénie grave, sont recommandés (voir POSOLOGIE ET ADMINISTRATION).
Les patients atteints du sarcome de Kaposi lié au sida peuvent présenter des toxicités hématologiques plus graves que les patients atteints de tumeurs solides (voir EFFETS INDÉSIRABLES).
PHARMACOLOGIE DÉTAILLÉE
In vitro
Le paclitaxel affiche une activité cytotoxique contre une grande variété de lignées de cellules tumorales de l’humain et de rongeurs in vitro, y compris les lignées de la leucémie, du carcinome du poumon non à petites cellules, du carcinome pulmonaire à petites cellules, du carcinome du côlon, du carcinome du SNC, du mélanome, du carcinome rénal, du carcinome ovarien et du carcinome du sein à une concentration CI50 (définie comme la concentration requise pour inhiber la prolifération cellulaire à 50 % de celle obtenue dans les cellules témoins non traitées) dans l’intervalle nM. Le paclitaxel bloque la réplication des cellules à la fin des phases G2 et/ou M du cycle cellulaire. De plus, le paclitaxel produit des cytosquelettes inhabituels caractérisés par des faisceaux discrets ou des microtubules, et la formation d’asters fusiformes anormaux pendant la mitose. À cause de la perturbation du cytosquelette des microtubules, le paclitaxel inhibe une variété de fonctions cellulaires comme la chimiotaxie, la migration, la propagation cellulaire, la polarisation, la création de peroxyde d’hydrogène et l’éradication de micro-organismes phagocytés.
En plus de sa capacité à provoquer une polymérisation des microtubules, l’exposition des macrophages murins au paclitaxel entraîne la libération de facteurs de nécrose tumorale-α (TNF-α) accompagnée d’une régulation à la baisse du récepteur.
In vivo
Le paclitaxel a démontré une activité antitumorale contre de nombreux modèles tumoraux y compris les leucémies et les tumeurs solides, et les xénogreffes solides humaines. Le tableau suivant est un sommaire de l’activité du paclitaxel.
| Tumeur, foyer | Forme | Voie d’adm. | Activité |
|---|---|---|---|
| LEUCÉMIES MURINES | |||
L1210, i.p. P388, i.p. P1534, i.p. | * * * | i.p. i.p. i.p. | Limite 6 modeste Légère Légère 6 considérable |
| TUMEURS SOLIDES MURINES | |||
| Tumeur, foyer | Forme | Voie d’adm. | Activité |
ADJ/PC 6, i.p. C26,i.p. B16, i.p. M109, i.p. M109, i.p. (stade connu) M109, s.c. M109 sarcome | * * * * ** ** ** | i.p. i.p. i.p. i.p. i.p. s.c. s.c. | Légère Légère Modérée 6 potentiellement curative Modérée 6 potentiellement curative Modérée 6 considérable Modérée Modérée |
CX-1, sarcome LOX, i.p. MX-1, sarcome A431, sarcome A2780, sarcome A2780, s.c. H2981, sarcome HCT-116 L2987, sarcome LX-1, sarcome | * * * ** ** ** ** ** ** ** | s.c. i.p. s.c. i.v. i.v. i.v. i.v. i.v. i.v. i.v. | Légère 6 considérable Modérée 6 potentiellement curative Potentiellement curative Considérable Considérable Modérée Considérable Modérée Modérée Modérée |
* Suspension dans l’hydroxypropylcellulose
** Paclitaxel dans l’éthanol/Crémophor dilué dans le soluté physiologique salé
TOXICOLOGIE
Toxicité aiguë
| Espèce/souche | Nbre/sexe/groupe | Voie d’adm. | DL50 (mg/kg) |
|---|---|---|---|
| Rat/Sprague-Dawley | 5 M/F (RF)a 10 M/F (L)b | i.p. i.p. | 34 (combiné) |
| Rat/Sprague-Dawley | 10 M/F | i.p. | M : 32 F : 36 |
| Rat/Sprague-Dawley | 5 M/F | i.v. | > 85 |
| Chien/Beagle | 1 M/F | i.v. | > 9 |
a Phase de détermination de l’intervalle
b Phase de létalité
Chez le rat, les signes de toxicité étaient la léthargie, un pelage rude, l’émaciation, la posture courbée, les abcès au cou, les selles molles, la perte de poids, le strabisme, l’alopécie.
Chez le chien, les signes de toxicité étaient la perte de poids.
Toxicité subaiguë
| Espèce/ souche | Nbre/ Groupe | Sexe | Intervalle posologiquea (mg/kg/jour) | Voie d’adm. | Nbre/ Groupe | Observations liées au médicament |
|---|---|---|---|---|---|---|
| Souris/CD2F1 | 5 5 | M F | 0, 1-15 | i.v. | 5 jours | Aucune toxicité liée au médicament. |
| Souris/CD2F1 | 5 5 15 15 | M F M F | 0, 1-15* 0, 21-43** | i.p. i.p. | 5 jours 5 jours | 20 et 45 mg/kg/jour : Baisse du poids corporel > 10 % 45 mg/kg/jour : Pelage rude, émaciation/posture courbée; mortalité totale. ∃24 mg/kg/jour : Diminution liée à la dose du poids corporel, pelage rude, émaciation/posture courbée, ataxie, hypothermie, strabisme et dyspnée, mortalités (74/88 M, 56/90 F). |
| Rat/Sprague-Dawley | 5 5 10 10 | M F M F | 0, 5-45* 0, 5,3-14,2** | i.p. i.p. | 5 jours 5 jours | ∃8,66 mg/kg/jour : Diminution liée à la dose du poids corporel, pelage rude, émaciation/posture courbée, modification des selles, souillure, hypothermie, rupture oculaire et strabisme, abcès, mortalités [(19/20 M, 18/20 F)*; (44/70 M à toutes les doses, 26/40 F)**]. |
| Espèce/ souche | Nbre/ Groupe | Sexe | Intervalle posologiquea (mg/kg/jour) | Voie d’adm. | Nbre/ Groupe | Observations liées au médicament |
| Souris/CD2F1 | 10 10 10 10 10 10 10 10 10 10 | M F M F M F M F M F | Négatifb témoin Excipient témoin 1/2 DL10 10,79 13,05 DL10 21,57 26,09 DL50 25,50 29,52 | i.p. | 5 jours | Groupes ayant reçu une dose de 1/2 DL10, de DL10 et de DL50 : Nécrose des spermatocytes en développement. Formation de cellules géantes. Groupes ayant reçu une dose de DL10 et de DL50 : Diminution des valeurs des réticulocytes et des neutrophiles. Poids inférieurs du foie et des testicules. Déplétion modérée à grave des lymphoïdes corticales thymiques. Nécrose ou atrophie de la muqueuse de l’intestin grêle et hypoplasie des cryptes. Hyperplasie neutrophilique, éosinopénie, hypoplasie lymphoïde et mégacaryocytes atypiques, mortalités (2/10 M, 8/10 F à DL10; 8/10 M, 9/9 F à DL50). Tous les groupes de dose : Diminution liée à la dose du poids corporel, léthargie, respiration rapide, pelage rude, émaciation/posture courbée, hypothermie, strabisme avec exsudat. |
| Espèce/ souche | Nbre/ Groupe | Sexe | Intervalle posologiquea (mg/kg/jour) | Voie d’adm. | Nbre/ Groupe | Observations liées au médicament |
| Rat/Sprague-Dawley | 10 10 10 10 10 10 10 10 10 10 | M F M F M F M F M F | Négatifb témoin Excipient témoin 1/2 DL10 2,55 4,29 DL10 5,11 8,58 DL50 7,47 9,99 | i.p. | 5 jours | Groupe de la dose DL50 : Nécrose testiculaire, inflammation du péritoine viscéral (F seulement), mortalités (3/10 M, 3/10 F). Groupes des doses de DL10 et de DL50 : Diminution marquée du nombre de leucocytes et de plaquettes. Perte pondérale, hypoplasie de la moelle osseuse, mortalités (1/10 M, 3/10 F à DL10). Tous les groupes de dose : Déplétion liée à la dose des lymphoïdes thymiques et spléniques, pelage rude, émaciation/posture courbée, léthargie, selles molles, abcès au cou. Diminution du nombre de réticulocytes, foyer blanc dans les ganglions lymphatiques sous-mandibulaires et/ou les glandes salivaires. |
| Chien/Beagle | 1 1 | M F | 0; 0,375; 0,75; 1,5; 3,0; 6,0 | i.v. | 5 jours | Toutes les doses : Diminution du poids corporel. Augmentation du taux d’ALT, de cholestérol, de triglycérides et de lipides totaux. Hémorragie intestinale ou changements agoniques. Déplétion lymphoïde des amygdales et/ou des ganglions lymphatiques bronchiques. ∃1,5 mg/kg/jour : Diminutions marquées du nombre de leucocytes, de réticulocytes, de plaquettes et d’érythrocytes. #1,5 mg/kg/jour : Hypoplasie modérée à grave de l’hématopoïèse de la moelle osseuse. 3,0 à 6,0 mg/kg/jour : Mortalités (tous) |
* Phase de détermination de l’intervalle
** Phase de létalité
a Paclitaxel pour injection dissous dans Cremophor® EL (50 %) : éthanol (50 %) puis dilué dans le soluté physiologique salé pour obtenir des solutions à administrer.
b Non traité
Toxicité à long terme
| Espèce/ souche | Nbre/ Groupe | Sexe | Dose* (mg/kg/jour) | Voie d’adm. | Durée | Observations liées au médicament |
|---|---|---|---|---|---|---|
| Rat/Sprague-Dawley | 10 10 10 10 10 10 | M F M F M F | Nég. témoin, soluté physiol. salé Excipient témoin 1; 3,3; 10 | i.v. | 1 mois | 3,3 mg/kg/jour : Diminutions légères du nombre d’érythrocytes, de neutrophiles et de plaquettes, et du taux d’hémoglobine et de l’hématocrite; diminutions modérées du nombre de leucocytes. Augmentation de l’hématopoïèse extramédullaire splénique et hypoplasie de la moelle osseuse. Diminution modérée à grave du nombre de réticulocytes. Augmentation minime du nombre de lymphocytes. 10 mg/kg/jour : Pelage rude, alopécie, diminution du poids corporel/du gain pondéral et de l’absorption d’aliments et d’eau. Légères diminutions du nombre d’érythrocytes et de neutrophiles, du taux d’hémoglobine et de l’hématocrite; diminutions modérées à graves du nombre de réticulocytes, et augmentations légères du nombre de plaquettes et du nombre relatif de lymphocytes. Diminution du poids du thymus, des testicules et des vésicules séminales. Poids inférieurs des testicules et des épididymes présents à la fin de la période d’observation. À l’échelle microscopique, augmentation de l’hématopoïèse extramédullaire splénique et de la déplétion lymphoïde, atrophie thymique et déplétion lymphoïde, atrophie du follicule lymphatique du ganglion lymphatique mandibulaire, et lymphadénite; hypoplasie de la moelle osseuse; hypospermatogenèse et atrophie des tubules séminifères; atrophie glandulaire des vésicules séminales et de la prostate et formation de cellules géantes dans les épididymes. |
| Espèce/ souche | Nbre/ Groupe | Sexe | Dose* (mg/kg/jour) | Voie d’adm. | Durée | Observations liées au médicament |
| Chien/Beagle | 5 5 3 3 3 3 5 5 | M F M F M F M F | Nég., témoin, soluté physiol. salé Excipient témoin 0,3; 1 3 | i.v. | 1 mois | 0,3 et 1 mg/kg/jour : Diminutions minimes réversibles de la cellularité de la moelle osseuse. 3 mg/kg/jour : Kystes interdigitaux, foyers de perfusion enflés et diminution transitoire du gain pondéral et de l’absorption d’aliments. Diminution des nombres d’érythrocytes, de la concentration d’hémoglobine et de l’hématocrite (M/F) et diminution des nombres de leucocytes (neutropénie grave) chez des femelles. Déplétion lymphoïde de la rate ou des ganglions lymphatiques, inflammation duodénale et dilatation des cryptes, diminution de la cellularité de la moelle osseuse, lésions cutanées et formation de cellules géantes dans les testicules et les épididymes. Présence d’effets résiduels du médicament dans certains organes lymphoïdes, le duodénum, les testicules et la peau à la fin de la période de rétablissement. |
* Paclitaxel pour injection dans CremophorMD EL : éthanol (50/50) dilué avec soluté physiologique salé pour solutions à administrer.
Reproduction et tératologie
| Espèce/ souche | Nbre/ Groupe | Sexe | Voie d’adm. | Dose* et fréquence | Observations liées au médicament |
|---|---|---|---|---|---|
SEGMENT I Rat/Sprague-Dawley | 20 20 20 | M F F | i.v. | 0 (excipient), 0 (soluté physiol. salé) 0,1; 0,3; 1,0 mg/kg M : 63 jours avant l’accouplement et pendant l’accouplement F : Pendant l’accouplement et pendant les sept premiers jours de gestation 0 (non traité) | Le gain pondéral et l’absorption d’aliments étaient inférieurs chez les mâles et les femelles F0 les jours 25 à 63 et les jours 28 à 62, respectivement, de la période précédant l’accouplement. Le gain pondéral et l’absorption d’aliments étaient inférieurs chez les femelles F0 pendant les jours 2 à 20 de gestation dans le groupe ayant reçu la dose élevée. Les indices de fécondité de la génération F0 étaient inférieurs avec 1 mg/kg/jour par rapport aux groupes témoins qui ont reçu du soluté physiologique salé et un excipient. Les indices de copulation étaient similaires à ceux des témoins. Le poids des glandes surrénaliennes, utérines et ovariennes était inférieur chez les mères F0 par rapport aux témoins. Dans le groupe qui a reçu 1 mg/kg/jour, les nombres de corps jaunes, d’implantations et de fœtus vivants ont diminué, et les nombres de foyers d’implantation vides et de morts fœtales avaient augmenté. La dose sans effet toxique était de 0,3 mg/kg/jour dans les générations F0 et F1. |
| Espèce/ souche | Nbre/ Groupe | Sexe | Voie d’adm. | Dose* et fréquence | Observations liées au médicament |
SEGMENT II Lapin/Néo-Zélandais blanc | 20 | F | i.v. | 0 (soluté physiol. salé), 0 (excipient), 0,3; 1; 3 mg/kg, jours 6 à 18 de gestation présumée. | Sur les 20 lapines qui ont reçu la dose élevée, 12 sont mortes ou ont été sacrifiées à cause de leur agonie. Les signes cliniques de toxicité des lapines mortes incluaient des excrétas rouges, des changements de la consistance des selles, une diminution d’activité, des diminutions de la consommation d’aliments et une perte de poids. Le poids du foie et le poids des reins ont augmenté et le poids des ovaires a diminué chez les lapines qui ont reçu la dose élevée. Chez le groupe de la portée, les valeurs moyennes du corps jaune, de la taille de la portée, des fœtus vivants et du nombre de lapines ayant eu des fœtus vivants dans le groupe de la dose élevée ont diminué. Chez le groupe de la portée, les valeurs moyennes de résorption (totale ou précoce), du pourcentage de produits de la conception morts ou résorbés et du nombre de lapines dont la totalité des produits de la conception est morte ou résorbée ont augmenté dans le groupe de la dose élevée. En résumé, l’injection de paclitaxel à 3 mg/kg/jour a causé une toxicité maternelle grave (mortalité, avortements, signes cliniques et réduction du poids des organes, du poids corporel et de la consommation d’aliments) et une toxicité développementale grave (diminution du corps jaune, de la taille des portées et des fœtus vivants, et résorption accrue). Des doses de paclitaxel pour injection jusqu’à 1 mg/kg/jour n’ont pas causé de toxicité maternelle ou fœtale. |
* Paclitaxel pour injection dans CremophorMD EL : éthanol (50/50) dilué avec soluté physiologique salé pour solutions à administrer.
Mutagénicité et génotoxicité
Le paclitaxel n’a pas été mutagène lors des tests d’Ames/de Salmonella et des épreuves de mutation inverse WP2 d’Escherichia Coli, mais il s’est avéré clastogène lors de l’épreuve cytogénétique in vitro effectuée sur des lymphocytes humains primaires.
Le paclitaxel a été génotoxique in vivo sur le système érythropoïétique de souris lors de l’épreuve du micronoyau d’érythrocytes de moelle osseuse de souris.
RÉFÉRENCES
- 1) Berg S.L., Cowan K.H., Balis F.M., et al. Pharmacokinetics of Taxol and doxorubicin administered alone and in combination by continuous 72-hour infusion
- 2)
Brown T., Havlin K., Weiss G., Cagnola J., Kuhn J., Rizzo J., Craig J., Phillips J., and Van Hoff D.
A phase I trial of taxol given by a 6-hour intravenous infusion
J Clin Oncol 1991; 9: 1261-1267.
- 3)
Cabral F.R., Wible L., Brenner S., and Brinkley B.R.
Taxol-requiring mutant of Chinese hamster ovary cells with impaired mitotic spindle assembly.
J Cell Biol 1983; 97: 30-39.
- 4)
Capri G., Munzone E., Tarenzi E., et al.
Optic nerve disturbances: A new form of paclitaxel neurotoxicity
J Nat Cancer Inst. 1994; 86: 1099-1101
- 5)
DeBrabander M.
A model for the microtubule organizing activity of the centrosomes and kinetochores in mammalian cells
Cell Biol Int Rep 1982; 6: 901-915.
- 6)
Donehower R.C., Rowinsky E.K., Grochow L.B., et al.
Phase I trial of taxol in patients with advanced cancer
Cancer Treat Reports 1987; 71(12): 1171-1177.
- 7)
Dorr R.T., Snead K., Liddil, J.D.
Skin Ulceration Potential of Paclitaxel in a Mouse Skin Model In Vivo
Cancer 1996; 78(1): 152-156.
- 8)
Einzig A.I., Wiernik P.H., and Schwartz E.L.
Taxol: A new agent active in melanoma and ovarian cancer
In New Drugs, Concepts and Results in Cancer Chemotherapy, FM Muggia (ed.), pp. 89-100. Kluwer Academic Publishers, Inc. (1992).
- 9)
Gianni L., Kearns C.M., Giani A., et al.
Nonlinear pharmacokinetics and metabolism of paclitaxel and its pharmacokinetic/ pharmacodynamic relationships in humans
J Clin Oncol 1995; 13: 180-190
- 10)
Grem T.L., Tutsch K.D., Simon K.J., Alberti D.B., Willson J.K.V., Tormey D.C., Swaminathan S., Trump D.L.
Phase I study of taxol administered as a short iv infusion daily for 5 days
Cancer Treat Reports 1987; 71(12): 1179-1184.
- 11)
Harris J.W., Rahman A., Kim B.-R., et al.
Metabolism of TAXOL by human hepatic microsomes and liver slices: Participation of cytochrome P450 3A4 and an unknown P450 enzyme
Cancer Res 1994; 54: 4026-4035
- 12)
Kecker R.W., Jamis-Dow C.A., Egorin M.J., et al.
Effect of cimetidine, probenecid, and ketoconazole on the distribution, biliary secretion, and metabolism of [3H] TAXOL in the Sprague-Dawley rat
Drug Metab Disposit 1994; 22; 254-258
- 13)
Legha S.S., Tenney D.M., Krakoff I.R.
Phase I study of taxol using a 5-day intermittent schedule
J Clin Oncol 1986; 4(5): 762-766.
- 14)
Manfredi J.J. and Horwitz S.B.
An antimitotic agent with a new mechanism of action
Pharmacol Ther 1984; 25: 83-125.
- 15)
Manfredi J.J., Parness J., and Horwitz S.B.
Taxol binds to cellular microtubules
J Cell Biol 1982; 94: 688-696.
- 16)
McGuire W.P., Rowinsky E.K., Rosenshein N.B., Grumbine F.C., Ettinger D.S., Armstrong D.K., and Donehower R.C.
Taxol: A unigue antineoplastic agent with significant activity in advanced ovarian epithelial neoplasms
Ann Int Med 1989; 111: 273-279.
- 17)
McGuire W.P., Hoskins W.J., Brady M.F., Kugera P.R., Partridge E.E., Look K.Y., Clarke-Pearson D.L. and Davidson M.
Cyclophosphamide and cisplatin compared with paclitaxel and cisplatin in patients with stage III and stage IV ovarian cancer
New Eng J Med 1996; 334: 1-6.
- 18)
Mole-Bajer J. and Bajer A.S.
Action of taxol on mitosis: modification of microtubule arrangements and function of the mitotic spindle in Haemanthus endosperm
J Cell Biol 1983; 96: 527-540.
- 19)
O’Shaghnessy J.A., Fisherman J.S., Cowan K.H.
Combination paclitaxel (TAXOL) and doxorubicin therapy for metastatic breast cancer
Sem Oncol 1994; 21(suppl 8): 19-23
- 20)
Roberts L.P., Nath J., Friedman M.M. and Gallin J.I.
Effects of taxol on human neutrophils
J Immunol 1982; 129: 2134-2141.
- 21)
Rowinsky E.K., Burke P.J., Karp J.E., Tucker R.W. Ettinger D.S., and Donehower R.C.
Phase I and pharmacodynamic study of taxol in refractory acute leukemias
Cancer res 1989 49: 4640-4647.
- 22)
Rowinsky E.K., Cazenave L.A., and Donehower R.C.
Taxol: a novel investigational antimicrotubule agent
J Natl Canc Inst 1990; 82: 1247-1259.
- 23)
Rowinsky E.K., Gilbert M.R., McGuire W.P., Noe D.A., Grochow L.B., Forastiere A.A., Erringer D.S., Lubejko B.G. Clark B., Sartorius S.E., Cornblath D.R., Hendricks C.B. and Donehower R.C.
Sequences of taxol and cisplatin: A Phase I and pharmacologic study
J Clin Oncol 1991; 9(9): 1692-1703.
- 24)
Sarosy G., Kohn E., Stone D.A., Rothenberg M., Jacob J., Adamo D.O., Ognibene F.P., Cunnoin R.E. and Reed E.
Phase I study of taxol and granulocyte colony-stimulating factor in patients with refractory ovarian cancer
J Clin Oncol 1992; 10(7): 1165-1170
- 25)
Schiff P.B. and Horwitz S.B.
Taxol stabilizes microtubules in mouse fibroblast cells
Proc Natl Acad Sci, USA 1980; 77: 1561-1565.
- 26)
Seidman A.D., Barrett S., Canezo S.
Photopsia during 3-hour paclitaxel administration at doses ∃ 250 mg/m2
J Clin Oncol 1994; 12: 1741-1742
- 27)
Slichenmyer W.J., and Von Hoff D.D.
Taxol: A new and effective anti-cancer drug
Anti-Cancer Drugs 1991; 2: 519-530.
- 28)
Turner P.F. and Margolis R.L.
Taxol-induced bundling of brain-derived microtubules
J Cell Biol 1984; 99: 940-946.
- 29)
Venook A.P., Egorin M., Brown T.D., et al.
Paclitaxel (Taxol) in patients with liver dysfunction (CALGB 9264)
pROC asco 1994; 13: 139 (Abstract #350)
- 30)
Waugh W.N., Trissel L.A. et Stella V.J.
Stability, compatibility and plasticizer extraction of taxol injection diluted in infusion solutions and stored in various containers
Am J Hosp Pharm 1991; 48: 1520-1524.
- 31)
Weiss R.B., Donehower R.C., Wiernik P.H. et al.
Hypersensitivity reactions from taxol
J Clin Oncol 1990; 8: 1263-1268.
- 32)
Wiernik P.H., Schwartz E.L., Strauman J.J., Dutcher J.P., Lipton R.B., and Einzig A.
Phase I trial of taxol given as a 24-hour infusion every 21 days: Responses observed in metastatic melanoma
J Clin Oncol 1987; 5(8): 1232-1239.
- 33)
Wiernik P.H., Schwartz E.L., Strauman J.J., Dutcher J.P., Lipton R.B., and Paietta E.
Phase I clinical and pharmacokinetic study of taxol
Cancer Res 1987; 47: 2486-2493.
- 34)
Wright M., Monsarrat B., Alvinerie P., et al.
Hepatic metabolism and biliary excretion of taxol. Second National Cancer Institute Workshop on Taxol and Toxus. Alexandria, Virginia (1992)
- 35)
Kelly K., Crowley J., Bunn P.A., et al.
A Randomized Phase III Trial of Paclitaxel Plus Carboplatin (PC) Versus Vinorelbine Plus Cisplatin (VC) in Untreated Advanced Non-Small Cell Lung Cancer (NSCLC): A Southwest Oncology Group (SWOG) Trial
- 36)
Norton L., Slamon D., Leyland-Jones B., et al.
Overall Survival (OS) Advantage to Simultaneous Chemotherapy (Crx) Plus the Humanized Anti-HER2 Monoclonal Antibody Herceptin (H) in HER2-Overexpressing (HER2+) Metastatic Breast Cancer (MBC)
- 37)
Walsky RL et al.
Selective inhibition of human cytochrome P4502C8 by montelukast
DMD 33:413-418, 2005
- 38)
Walsky RL et al.
Examination of 209 drugs for inhibition of cytochrome P450 2C8
J Clin Pharmacol 2005; 45: 68-78