


Monographie de produit - Atorvastatin-10
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ETIQUETTE
| 7 Mises en garde et précautions, Appareil locomoteur | 08-2026 |
|---|
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ETIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ........................................................................................................................ 4
1.2 Personnes âgées.......................................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................. 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 6
4.1 Considérations posologiques ...................................................................................... 6
4.2 Dose recommandée et modification posologique ..................................................... 6
4.4 Administration ............................................................................................................ 8
4.5 Dose oubliée ............................................................................................................... 9
5 SURDOSAGE ................................................................................................................ 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .............. 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 10
7.1 Populations particulières .......................................................................................... 15
7.1.1 Femmes enceintes .................................................................................................... 15
7.1.2 Allaitement ................................................................................................................ 16
7.1.3 Enfants ...................................................................................................................... 16
7.1.4 Personnes âgées........................................................................................................ 17
8 EFFETS INDÉSIRABLES ................................................................................................ 17
8.1 Aperçu des effets indésirables .................................................................................. 17
8.2 Effets indésirables observées dans les essais cliniques ............................................ 17
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants ..................... 19
8.3 Effets indésirables peu courants observées au cours des essais cliniques .............. 19
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .............................................................................................. 20
8.5 Effets indésirables observées après la mise en marché ........................................... 20
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 22
9.1 Interactions médicamenteuses graves ..................................................................... 22
9.2 Aperçu des interactions médicamenteuses .............................................................. 22
9.3 Interactions médicament-comportement ................................................................ 23
9.4 Interactions médicament-médicament .................................................................... 23
9.5 Interactions médicament-aliment ............................................................................ 35
9.6 Interactions médicament-plante médicinale ............................................................ 35
9.7 Interactions médicament-tests de laboratoire ......................................................... 35
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 35
10.1 Mode d’action ........................................................................................................... 35
10.2 Pharmacodynamie .................................................................................................... 36
10.3 Pharmacocinétique ................................................................................................... 37
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................. 40
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION.................................................... 40
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES...................................................................... 41
13 RENSEIGNEMENTS PHARMACEUTIQUES ..................................................................... 41
14 ESSAIS CLINIQUES ...................................................................................................... 41
14.1 Conception de l’essai et caractéristiques démographiques de l’étudessais ............ 41
14.3 Études de biodisponibilité comparatives .................................................................. 57
15 MICROBIOLOGIE ........................................................................................................ 58
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 58
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN .................................................................. 61
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 62
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ATORVASTATIN (comprimés d’atorvastatine calcique) est indiqué chez les adultes comme traitement d’appoint aux changements du mode de vie, y compris les modifications de l’alimentation, pour :
réduire les taux élevés de cholestérol total (CT), de cholestérol à lipoprotéines de basse densité (C-LDL), de triglycérides (TG) et d’apolipoprotéine B (apo B), diminuer le rapport CT/cholestérol à lipoprotéines de haute densité (C-HDL), et accroître le taux de C-HDL dans les cas d’hyperlipidémie et de dyslipidémie, y compris :
- l’hypercholestérolémie primaire (type IIa);
- l’hyperlipidémie combinée (ou mixte; type IIb), dont l’hyperlipidémie familiale combinée, indépendamment de la fraction lipidique en cause (cholestérol ou triglycérides);
- la dysbêtalipoprotéinémie (type III);
- l’hypertriglycéridémie (type IV); et
- l’hypercholestérolémie familiale (homozygote et hétérozygote). En présence d’hypercholestérolémie familiale homozygote, ATORVASTATIN devrait être utilisé en appoint à des traitements comme l’aphérèse des LDL, ou en monothérapie si on ne peut pas avoir recours à ce type de traitement;
prévenir la maladie cardiovasculaire, afin de réduire le risque d’infarctus du myocarde dans les cas suivants :
- chez les patients hypertendus sans aucun signe clinique de coronaropathie, mais présentant au moins trois autres facteurs de risque de coronaropathie, notamment un âge ≥ 55 ans, le sexe masculin, le tabagisme, le diabète de type 2, l’hypertrophie ventriculaire gauche, certaines anomalies à l’ECG, la microalbuminurie ou la protéinurie, un rapport CT/C-HDL ≥ 6 et les antécédents familiaux de maladie coronarienne précoce;
- chez les patients atteints de diabète de type 2 et d’hypertension sans aucun signe clinique de coronaropathie, mais présentant d’autres facteurs de risque, notamment un âge ≥ 55 ans, la rétinopathie, l’albuminurie ou le tabagisme. ATORVASTATIN réduit aussi le risque d’AVC dans cette population;
- chez les patients présentant des signes cliniques de coronaropathie.
1.1 Enfants
Enfants (10 à < 18 ans) : D’après les données soumises que Santé Canada a évaluées, l’innocuité et l’efficacité d’atorvastatine calcique ont été établies chez les enfants. C’est pourquoi Santé Canada a autorisé l’indication suivante dans cette population : comme traitement d’appoint à des modifications de l’alimentation, afin de réduire les taux de CT, de C-LDL et d’apo B chez les garçons et les filles (après l’apparition des premières règles) atteints d’hypercholestérolémie familiale hétérozygote si, après l’essai d’un régime alimentaire adéquat, le taux de C-LDL demeure :
- a. ≥ 4,9 mmol/L (190 mg/dL); ou
- b. ≥ 4,1 mmol/L (160 mg/dL), en présence d’antécédents familiaux de maladie cardiovasculaire prématurée ou d’au moins deux autres facteurs de risque de maladie cardiovasculaire.
(Voir 4.1 Considérations posologiques, 7.1.3 Enfants)
Enfants (< 10 ans). L’innocuité et l’efficacité d’ATORVASTATIN n’ont pas été établies chez les enfants de moins de 10 ans. C’est pourquoi Santé Canada n’a pas autorisé une indication pour ce groupe d’âge.
1.2 Personnes âgées
Personnes âgées : D’après les données soumises que Santé Canada a évaluées, l’utilisation d’ATORVASTATIN a été autorisée chez les patients âgés pour toutes les indications (voir 1 INDICATIONS). Les données probantes d’études cliniques et l’expérience acquise semblent indiquer que l’utilisation du médicament chez les personnes âgées est associée à des différences en matière d’innocuité ou d’efficacité (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
L’atorvastatine calcique est contre-indiquée dans les cas suivants :
- Hypersensibilité à ce médicament ou à l’un des composants du produit, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, consulter la section 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
- Maladie hépatique active ou élévations persistantes inexpliquées du taux sérique de transaminases dépassant 3 fois la limite supérieure de la normale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique).
- Grossesse et allaitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les hommes et les femmes, 7.1.1 Femmes enceintes, 7.1.2 Allaitent).
- Traitement concomitant par des antiviraux contre le virus de l’hépatite C (voir 9.4 Interactions médicament-médicament).
- Traitement concomitant par la cyclosporine (un immunosuppresseur) (voir 9.4 Interactions médicament-médicament).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Avant de recevoir un traitement par ATORVASTATIN, les patients doivent être soumis à un régime hypocholestérolémiant standard, qui doit se poursuivre pendant le traitement par ATORVASTATIN. Un programme de surveillance du poids et d’exercices physiques doit être mis sur pied si le médecin le juge approprié.
- Avant l’instauration d’un traitement par ATORVASTATIN, il faut exclure les causes secondaires pouvant expliquer une élévation des taux lipidiques dans le plasma. Il faut également procéder à un bilan lipidique.
- On observe le plus souvent des taux élevés de triglycérides sériques chez les patients atteints d’un syndrome métabolique (obésité abdominale, dyslipidémie athérogène [taux élevé de TG, présence de particules de LDL petites et denses et faible taux de C-HDL], insulinorésistance avec ou sans intolérance au glucose, hausse de la tension artérielle et états prothrombotiques et pro-inflammatoires).
- Quand on prescrit un médicament, on doit veiller également à favoriser et à maintenir les changements du mode de vie à des fins thérapeutiques (réduction de l’apport en gras saturés et en cholestérol, perte de poids, augmentation de l’activité physique, ingestion de fibres solubles).
- La posologie d’ATORVASTATIN doit être individualisée en fonction des taux de C-LDL et de TG et du rapport CT/C-HDL au départ, de manière à parvenir aux valeurs lipidiques recommandées au moyen de la plus faible dose nécessaire pour atteindre le taux de C-LDL souhaité. Les taux lipidiques doivent être mesurés périodiquement et, au besoin, la posologie d’ATORVASTATIN doit être modifiée d’après les taux lipidiques cibles recommandés dans les lignes directrices.
4.2 Dose recommandée et modification posologique
Hypercholestérolémie primaire et dyslipidémie combinée (mixte), y compris l’hyperlipidémie familiale combinée
La dose initiale recommandée d’ATORVASTATIN est de 10 ou de 20 mg une fois par jour, selon la réduction du taux de C-LDL requise. Lorsqu’un abaissement important du taux de C-LDL est nécessaire (plus de 45 %), les patients peuvent commencer le traitement à une dose de 40 mg une fois par jour. L’intervalle posologique d’ATORVASTATIN est de 10 à 80 mg une fois par jour. Une réponse thérapeutique importante se manifeste dans les 2 semaines qui suivent le début du traitement, et atteint habituellement son maximum après 2 à 4 semaines. Cette réponse se maintient durant le traitement de longue durée. Les ajustements posologiques, au besoin, doivent être effectués à des intervalles de 2 à 4 semaines. La dose maximale est de 80 mg par jour.
Dyslipidémies graves
Chez les patients atteints de dyslipidémies graves, y compris d’hypercholestérolémie familiale homozygote et hétérozygote et de dysbêtalipoprotéinémie (type III), il peut être nécessaire d’administrer ATORVASTATIN à des doses plus élevées (jusqu’à 80 mg/jour) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques, 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, 9 INTERACTIONS MÉDICAMENTEUSES).
Les patients dont le taux de TG est élevé (> 2,2 mmol/L [200 mg/dL]) ou très élevé (> 5,6 mmol/L [500 mg/dL]) peuvent avoir besoin d’un traitement hypotriglycéridémiant (fénofibrate, bézafibrate ou acide nicotinique), seul ou en association avec ATORVASTATIN.
En général, le traitement d’association avec des fibrates doit être instauré avec prudence et uniquement après une évaluation des risques et des bienfaits (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques et 9.4 Interactions médicament-médicament).
Hypercholestérolémie familiale hétérozygote chez les enfants (âgés de 10 à < 18 ans)
La dose initiale recommandée d’ATORVASTATIN est de 10 mg par jour, et la dose maximale recommandée est de 20 mg par jour (les doses quotidiennes supérieures à 20 mg n’ont fait l’objet d’aucune étude chez cette population de patients). La posologie doit être individualisée en fonction des objectifs de traitement recommandés (voir 1.1 Enfants et 14 ESSAIS CLINIQUES). Les ajustements doivent être effectués à des intervalles de 4 semaines ou plus.
Santé Canada n’a pas autorisé une indication pour les enfants de moins de 10 ans.
Prévention de la maladie cardiovasculaire
La dose initiale recommandée d’ATORVASTATIN pour la prévention primaire de l’infarctus du myocarde est de 10 mg par jour.
Pour la prévention secondaire de l’infarctus du myocarde, la posologie optimale va de 10 à 80 mg d’atorvastatine une fois par jour; le choix de la dose est laissé à la discrétion du médecin prescripteur, qui devra tenir compte des bienfaits escomptés et des considérations relatives à l’innocuité pour chaque patient à traiter.
Posologie pour les patients atteints d’insuffisance rénale
Chez les patients ayant des antécédents d’insuffisance rénale de gravité inconnue ou d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min [< 0,5 mL/s]), il faut administrer la dose la plus faible (10 mg par jour) d’ATORVASTATIN (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Arrêt du traitement
Si une patiente devient enceinte pendant le traitement par ATORVASTATIN, il faut arrêter immédiatement le traitement (voir 7.1.1 Femmes enceintes).
Si l’augmentation des taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) montre des signes de progression, notamment en cas d’augmentation persistante à plus de 3 fois la limite supérieure de la normale, il faut réduire la posologie ou cesser le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique).
Le traitement par ATORVASTATIN doit être interrompu temporairement ou définitivement chez tout patient qui présente une affection aiguë et grave pouvant évoquer une myopathie ou qui présente un facteur de risque le prédisposant à une insuffisance rénale secondaire à une rhabdomyolyse (p. ex. septicémie, infection aiguë grave, hypotension, intervention chirurgicale majeure, traumatisme, troubles métaboliques, endocriniens ou électrolytiques graves, et crises convulsives non maîtrisées). Le traitement par ATORVASTATIN doit être interrompu en cas d’augmentation marquée des taux de créatine kinase (CK) ou de myopathie confirmée ou soupçonnée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur).
Il faut arrêter le traitement par ATORVASTATIN si une hypersensibilité est soupçonnée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Sensibilité/résistance).
Si l’on soupçonne qu’un patient est atteint de pneumopathie interstitielle, le traitement par la statine doit être interrompu (voir 8.5 Effets indésirables signalés après la mise en marché).
Si des lésions hépatiques graves accompagnées de symptômes cliniques ou d’hyperbilirubinémie ou d’ictère surviennent au cours du traitement par ATORVASTATIN, il faut rapidement interrompre l’administration du médicament (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique).
4.4 Administration
ATORVASTATIN peut être administré à n’importe quel moment de la journée, mais le soir de préférence, avec ou sans nourriture.
4.5 Dose oubliée
Si le patient oublie de prendre une dose à l’heure prévue, il doit la prendre dès qu’il s’en aperçoit, à moins qu’il soit presque l’heure de prendre la dose suivante. Dans ce cas, le patient doit attendre la prochaine dose prévue et reprendre son schéma posologique habituel. Il ne doit pas doubler la dose pour compenser une dose oubliée.
5 SURDOSAGE
Il n’existe pas de traitement spécifique pour le surdosage d’atorvastatine. En cas de surdose, le patient doit faire l’objet d’un traitement symptomatique et des mesures de soutien doivent être instaurées, au besoin. En raison de la forte liaison du médicament aux protéines plasmatiques, on ne s’attend pas à ce que l’hémodialyse améliore significativement la clairance de l’atorvastatine (voir 8 EFFETS INDÉSIRABLES).
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes pharmaceutiques, concentrations, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / concentration/composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés : atorvastatine à 10 mg, 20 mg, 40 mg et 80 mg | Acétate calcique, carbonate de sodium, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropylcellulose, hydroxypropylméthylcellulose, polyéthylèneglycol, silice colloïdale, stéarate de magnésium. |
Les comprimés ATORVASTATIN (atorvastatine calcique) sont destinés à l’administration orale. Ils sont offerts dans les concentrations de 10 mg, 20 mg, 40 mg et 80 mg.
10 mg : Chaque comprimé contient 11 mg de solvate de propylène glycol d’atorvastatine calcique; cette concentration équivaut à 10 mg d’acide libre. Comprimés pelliculés blancs ou blanc cassé, ovales et biconvexes, portant l’inscription « APO » sur un côté et « A10 » sur l’autre. Ils sont offerts en bouteilles de 100 et 500 comprimés.
20 mg : Chaque comprimé contient 22 mg de solvate de propylène glycol d’atorvastatine calcique; cette concentration équivaut à 20 mg d’acide libre. Comprimés pelliculés blancs ou blanc cassé, ovales et biconvexes, portant l’inscription « APO » sur un côté et « ATV20 » sur l’autre. Ils sont offerts en bouteilles de 100 et 500 comprimés.
40 mg : Chaque comprimé contient 44 mg de solvate de propylène glycol d’atorvastatine calcique; cette concentration équivaut à 40 mg d’acide libre. Comprimés pelliculés blancs ou blanc cassé, ovales et biconvexes, portant l’inscription « APO » sur un côté et « ATV40 » sur l’autre. Ils sont offerts en bouteilles de 100 et 500 comprimés.
80 mg : Chaque comprimé contient 88 mg de solvate de propylène glycol d’atorvastatine calcique; cette concentration équivaut à 80 mg d’acide libre. Comprimés pelliculés blancs ou blanc cassé, ovales et biconvexes, portant l’inscription « APO » sur un côté et « ATV80 » sur l’autre. Ils sont offerts en bouteilles de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il faut conseiller aux patients d’informer les professionnels de la santé qu’ils ont déjà suivi un traitement par ATORVASTATIN ou un autre hypolipidémiant.
Appareil cardiovasculaire
AVC hémorragique chez les patients ayant subi depuis peu un accident vasculaire cérébral (AVC) ou un accident ischémique transitoire (AIT)
La dose la plus élevée d’ATORVASTATIN (80 mg) a été associée à un risque accru d’AVC hémorragique comparativement à un placebo dans une analyse a posteriori d’une étude clinique menée chez 4 731 patients sans coronaropathie, qui avaient subi un AVC ou un AIT au cours des six mois précédant le début de l’étude.
Les patients qui présentaient un AVC hémorragique lors de l’admission à l’étude semblaient exposés à un risque plus élevé de récidive. Il faut évaluer avec soin le risque d’AVC hémorragique avant d’instaurer un traitement par l’atorvastatine chez les patients ayant subi depuis peu (1 à 6 mois) un AVC ou un AIT.
Effet sur le taux d’ubiquinone (CoQ10)
Des diminutions significatives des taux circulants d’ubiquinone ont été observées chez des patients traités par l’atorvastatine et par d’autres statines. La signification clinique d’une éventuelle carence à long terme en ubiquinone (provoquée par les statines) n’a pas été établie. On a signalé qu’une diminution du taux d’ubiquinone myocardique pourrait provoquer une insuffisance cardiaque dans les cas limites d’insuffisance cardiaque congestive. Les taux de CoQ10 doivent être mesurés lorsque cette intervention est indiquée sur le plan clinique.
Appareil locomoteur
Interactions pharmacocinétiques
L’utilisation des inhibiteurs de l’HMG-CoA réductase a été associée à une myopathie grave, y compris une rhabdomyolyse, qui peut devenir plus fréquente si ces inhibiteurs sont administrés en même temps que des médicaments qui inhibent le système enzymatique du cytochrome P450. L’atorvastatine est métabolisée par l’isoenzyme 3A4 du cytochrome P450 et peut, par conséquent, interagir avec des agents qui inhibent cette enzyme (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires et 9.2 Aperçu des interactions médicamenteuses).
Effets musculaires
Des effets sur les muscles squelettiques, comme la myalgie, la myosite, la myopathie et, dans de rares cas, la rhabdomyolyse, ont été signalés chez des patients traités par l’atorvastatine calcique.
De rares cas de rhabdomyolyse associée à une insuffisance rénale aiguë consécutive à une myoglobinurie ont été signalés avec l’atorvastatine calcique et d’autres inhibiteurs de l’HMG-CoA réductase.
Une myopathie, définie par des douleurs ou une faiblesse musculaires accompagnées d’une augmentation du taux de créatine kinase (CK) plus de dix fois la limite supérieure de la normale, doit être envisagée chez tout patient qui présente une myalgie diffuse, une sensibilité ou des faiblesses musculaires ou une élévation marquée du taux de CK. Il faut conseiller aux patients de signaler sans tarder toute douleur, sensibilité ou faiblesse musculaires inexpliquées, surtout si ces signes sont accompagnés de malaise ou de fièvre. Il faut mesurer le taux de CK chez les patients qui présentent des signes ou des symptômes évoquant une myopathie.
Facteurs prédisposant à la myopathie et à la rhabdomyolyse : À l’instar des autres inhibiteurs de l’HMG-CoA réductase, ATORVASTATIN doit être prescrit avec prudence aux patients présentant des facteurs les prédisposant à la myopathie ou à la rhabdomyolyse, comme :
- des antécédents personnels ou familiaux de troubles musculaires héréditaires;
- des antécédents de toxicité musculaire en présence d’un autre inhibiteur de l’HMG-CoA réductase;
- l’utilisation concomitante d’un fibrate ou de niacine;
- l’hypothyroïdie;
- l’alcoolisme;
- la pratique excessive d’exercices physiques;
- un âge supérieur à 65 ans;
- une insuffisance rénale;
- une insuffisance hépatique;
- un diabète associé à une stéatose hépatique;
- une intervention chirurgicale ou un traumatisme;
- un état de santé fragile;
- les situations pouvant mener à une hausse de la concentration plasmatique de l’ingrédient actif.
Le risque de myopathie et de rhabdomyolyse augmente avec l’administration concomitante de médicaments qui augmentent la concentration systémique de l’atorvastatine par inhibition de l’isoenzyme CYP3A4 ou de protéines transporteuses (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques et 9.4 Interactions médicament-médicament).
Même si on sait que les patients atteints d’insuffisance rénale ont une prédisposition à la rhabdomyolyse avec l’administration d’inhibiteurs de l’HMG-CoA réductase (aussi appelés statines), les patients ayant des antécédents d’insuffisance rénale peuvent aussi avoir cette prédisposition. Les effets sur les muscles squelettiques méritent d’être surveillés chez de tels patients.
On a signalé de rares cas de myopathie nécrosante à médiation immunitaire (MNMI) pendant ou après un traitement par des statines (voir 8.5 Effets indésirables observées après la mise en marché). Sur le plan clinique, la MNMI se caractérise par :
- une faiblesse musculaire proximale persistante et une élévation du taux sérique de créatine kinase qui persistent malgré l’arrêt du traitement par la statine;
- la présence d’anticorps anti-HMG-CoA réductase;
- une myopathie nécrosante sans inflammation notable (confirmée par biopsie musculaire);
- une réponse aux agents immunosuppresseurs.
Myasthénie grave/myasthénie oculaire
Les statines peuvent, dans de rares cas, provoquer l’apparition d’une myasthénie grave ou d’une myasthénie oculaire ou aggraver l’état des patients qui en sont déjà atteints (voir 8.5 Effets indésirables observées après la mise en marché); elles peuvent également causer une récidive lors de l’administration de la même statine ou d’une statine différente. Il convient d’utiliser l’ATORVASTATIN avec prudence chez les patients atteints de ces affections et d’interrompre son administration en cas d’apparition de symptômes ou d’aggravation des symptômes existants.
Endocrinologie et métabolisme
Fonction endocrinienne
Comme les inhibiteurs de l’HMG-CoA réductase interfèrent avec la synthèse du cholestérol, il existe un risque théorique qu’ils affaiblissent la production surrénalienne ou gonadique de stéroïdes. Selon des études cliniques sur l’atorvastatine et d’autres inhibiteurs de l’HMG-CoA réductase, ces agents ne réduisent pas la concentration plasmatique de cortisol ni ne modifient les réserves surrénaliennes, et ne réduisent pas la concentration plasmatique basale de testostérone. Cependant, les effets des inhibiteurs de l’HMG-CoA réductase sur la fertilité masculine n’ont pas été étudiés chez un nombre suffisant de patients. Les effets (s’il en existe) sur l’axe hypophyso-gonadique chez les femmes préménopausées sont inconnus
Les patients sous atorvastatine qui présentent des signes cliniques de dysfonctionnement endocrinien doivent faire l’objet d’une évaluation adéquate. La prudence est de mise si un inhibiteur de l’HMG-CoA réductase ou un autre hypocholestérolémiant est administré à des patients recevant d’autres médicaments (p. ex. kétoconazole, spironolactone ou cimétidine) qui pourraient réduire les concentrations d’hormones stéroïdiennes endogènes.
Des cas d’augmentation de la glycémie à jeun et du taux d’HbA1c ont été signalés avec la classe des inhibiteurs de l’HMG-CoA réductase. Dans certains cas où un risque élevé de diabète était présent, l’hyperglycémie a été suffisante pour faire évoluer les patients vers un état diabétique. Toutefois, les bienfaits du traitement continuent de l’emporter sur ce faible risque accru. Une surveillance périodique de ces patients est recommandée.
Effet sur la lipoprotéine A [Lp(a)]
Chez certains patients, l’effet bénéfique de la réduction des taux de CT et de C-LDL peut être partiellement amoindri par une augmentation concomitante des taux de Lp(a). Les connaissances actuelles semblent indiquer l’importance d’un taux élevé de Lp(a) comme facteur de risque émergent de coronaropathie. Il est donc souhaitable de maintenir et de renforcer les changements du mode de vie chez les patients à risque élevé recevant un traitement par l’atorvastatine.
Patients atteints d’hypercholestérolémie grave
Les doses plus élevées (80 mg par jour) nécessaires chez certains patients qui présentent une hypercholestérolémie grave (y compris une hypercholestérolémie familiale) sont associées à une augmentation des concentrations plasmatiques d’atorvastatine. La prudence est donc de mise chez les patients qui présentent aussi une insuffisance rénale grave, qui sont âgés ou qui suivent un traitement concomitant par la digoxine ou des inhibiteurs de la CYP3A4 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques, 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, 9.4 Interactions médicament-médicament et 4 POSOLOGIE ET ADMINISTRATION).
Fonction hépatique/biliaire/pancréatique
Effets hépatiques
Dans les études cliniques, des augmentations persistantes des taux sériques de transaminases supérieures à trois fois la limite supérieure de la normale sont survenues chez < 1 % des patients traités par l’atorvastatine calcique. Lorsque la dose d’atorvastatine calcique était réduite, ou lorsque le traitement était interrompu ou arrêté définitivement, les taux sériques de transaminases sont revenus à leurs valeurs avant le traitement. En général, les augmentations n’ont pas été associées à l’apparition d’un ictère ni à d’autres signes ou symptômes cliniques. La plupart des patients ont poursuivi le traitement par une dose réduite d’atorvastatine calcique sans présenter de séquelles cliniques.
Des tests de la fonction hépatique doivent être effectués avant l’instauration du traitement, et répétés selon les indications cliniques. De rares cas d’insuffisance hépatique mortelle et non mortelle ont été signalés après la commercialisation du produit chez des patients prenant des statines, y compris l’atorvastatine. Si l’on ne peut pas attribuer ces effets à une autre cause, il faut éviter de reprendre le traitement par ATORVASTATIN.
À l’instar d’autres inhibiteurs de l’HMG-CoA réductase, ATORVASTATIN doit être utilisé avec précaution chez les patients qui consomment de l’alcool en quantités substantielles ou qui ont des antécédents de maladie hépatique. Une maladie hépatique active ou des élévations inexpliquées des taux de transaminases constituent des contre-indications à l’utilisation d’ATORVASTATIN; si une telle affection apparaît pendant le traitement, il faut arrêter le traitement.
Fonction rénale
On a montré que les concentrations plasmatiques d’atorvastatine calcique et l’efficacité de ce médicament dans la réduction du taux de C-LDL chez les patients atteints d’insuffisance rénale modérée étaient semblables à celles observées chez les patients dont la fonction rénale est normale. Cependant, comme plusieurs cas de rhabdomyolyse ont été signalés chez des patients ayant des antécédents d’insuffisance rénale de gravité inconnue, il faut leur administrer la dose la plus faible (10 mg par jour) d’ATORVASTATIN par mesure de précaution et jusqu’à l’acquisition d’une plus grande expérience chez les patients atteints de maladie rénale. Des précautions semblables s’appliquent chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min [< 0,5 mL/s]); la dose la plus faible doit être utilisée et mise en œuvre avec prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, 9 INTERACTIONS MÉDICAMENTEUSES et 4.2 Dose recommandée et modification posologique).
Fonction visuelle
Effet sur le cristallin
Les données actuelles à long terme provenant d’essais cliniques n’indiquent pas que l’atorvastatine a un effet indésirable sur le cristallin chez l’humain.
Santé reproductive : risques pour les femmes et les hommes
Le cholestérol et d’autres produits de la biosynthèse du cholestérol sont des composants essentiels au développement du fœtus (y compris à la synthèse des stéroïdes et des membranes cellulaires). ATORVASTATIN ne doit être administré aux femmes en âge de procréer que lorsque ces patientes sont très peu susceptibles de concevoir et qu’elles ont été informées des effets nocifs possibles. L’athérosclérose étant un processus chronique, l’arrêt du traitement par un régulateur du métabolisme des lipides au cours de la grossesse devrait avoir un peu d’effet sur les résultats du traitement à long terme de l’hypercholestérolémie primaire (voir 2 CONTRE-INDICATIONS, 7.1.1 Femmes enceintes).
Fertilité : On ne dispose d’aucune donnée sur les effets de l’atorvastatine sur la fertilité humaine. Les études non cliniques n’ont révélé aucun effet sur la fertilité chez l’animal (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Sensibilité/résistance
Un syndrome apparent d’hypersensibilité a été signalé avec d’autres inhibiteurs de l’HMG-CoA réductase. Ce syndrome était défini par au moins une des caractéristiques suivantes : anaphylaxie, œdème de Quincke, syndrome évoquant le lupus érythémateux, polymyalgie rhumatismale, vasculite, purpura, thrombopénie, leucopénie, anémie hémolytique, présence d’anticorps antinucléaires, augmentation de la vitesse de sédimentation, éosinophilie, arthrite, arthralgie, urticaire, asthénie, photosensibilité, fièvre, frissons, bouffées vasomotrices, malaise, dyspnée, nécrolyse épidermique toxique, érythème polymorphe, y compris le syndrome de Stevens-Johnson. À ce jour, le syndrome d’hypersensibilité n’a toutefois pas encore été décrit.
7.1 Populations particulières
7.1.1 Femmes enceintes
ATORVASTATIN est contre-indiqué pendant la grossesse (voir 2 CONTRE-INDICATIONS).
Les essais cliniques n’ont fourni aucune donnée sur le degré d’exposition lors de la grossesse.
ATORVASTATIN ne doit être administré aux femmes en âge de procréer que lorsque ces patientes sont très peu susceptibles de concevoir et qu’elles ont été informées des risques. Si une patiente devient enceinte lors du traitement par ATORVASTATIN, il faut arrêter immédiatement le traitement et informer la patiente des risques pour le fœtus.
Selon les données probantes provenant d’études expérimentales sur les animaux, les inhibiteurs de l’HMG-CoA réductase peuvent nuire au développement de l’embryon ou du fœtus. Chez le rat, le lapin et le chien, l’atorvastatine n’a pas eu d’effet sur la fertilité et ne s’est pas révélée tératogène. Toutefois, à des doses toxiques pour la mère, on a observé une toxicité fœtale chez le rat et le lapin. L’exposition des femelles à de fortes doses d’atorvastatine a entraîné un retard dans le développement des ratons et a réduit la survie postnatale. Chez le rat, des données probantes indiquent qu’il y a eu un passage transplacentaire (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1.2 Allaitement
On ignore si l’atorvastatine calcique est excrété dans le lait maternel. La prudence est de mise, car de nombreux médicaments peuvent être excrétés dans le lait maternel. Étant donné le risque d’effets indésirables chez les nourrissons allaités, les femmes qui prennent ATORVASTATIN ne doivent pas allaiter (voir 2 CONTRE-INDICATIONS). Chez la rate, les concentrations d’atorvastatine dans le lait sont semblables à celles observées dans le plasma.
7.1.3 Enfants
Comme le profil d’innocuité et de tolérabilité de l’atorvastatine observé chez les enfants (âgés de 10 à < 18 ans) est généralement semblable au profil d’innocuité connu de l’atorvastatine chez les patients adultes, des mises en garde similaires s’appliquent à cette population de patients. Il convient de surveiller tout particulièrement les taux d’enzymes hépatiques (AST/ALT) et de créatine kinase ainsi que l’apparition d’événements indésirables d’intérêt (comme les céphalées ainsi que les troubles gastro-intestinaux, musculosquelettiques et du tissu conjonctif). Les doses supérieures à 20 mg n’ont pas été étudiées chez cette population de patients.
L’innocuité et l’efficacité de l’atorvastatine calcique chez l’enfant n’ont pas été déterminées en contexte de prévention de l’infarctus du myocarde.
L’atorvastatine calcique n’a eu aucun effet sur la croissance et la maturation sexuelle des garçons ou des filles. Les effets du médicament sur le cycle menstruel n’ont pas été évalués (voir 14 ESSAIS CLINIQUES; 8.2.1 Effets indésirables observées au cours des essais cliniques – Enfants et 4.2 Dose recommandée et modification posologique, Hypercholestérolémie familiale hétérozygote chez les enfants [âgés de 10 à < 18 ans]).
Les adolescentes doivent être informées sur les méthodes contraceptives appropriées pendant qu’elles prennent ATORVASTATIN (voir 2 CONTRE-INDICATIONS et 7.1.1 Femmes enceintes).
L’atorvastatine calcique n’a pas été étudiée dans le cadre d’essais cliniques contrôlés menés auprès de patients prépubères ou de patients âgés de moins de 10 ans. Un nombre limité de données ont été recueillies au sujet de cette population dans le cadre d’études ouvertes et non contrôlées (voir 1.1 Enfants, 8.2.1 Effets indésirables observées au cours des essais cliniques – Enfants, Hypercholestérolémie familiale hétérozygote chez les enfants et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Enfants).
Des doses d’atorvastatine calcique allant jusqu’à 80 mg/jour ont été évaluées pendant 1 an chez 8 enfants atteints d’hypercholestérolémie familiale homozygote (voir 14 ESSAIS CLINIQUES – Hypercholestérolémie familiale hétérozygote chez les enfants).
7.1.4 Personnes âgées
D’après l’expérience de traitement acquise chez les adultes âgés de 70 ans ou plus (N = 221) avec des doses d’atorvastatine calcique pouvant atteindre 80 mg par jour, l’innocuité et l’efficacité de l’atorvastatine chez cette population seraient semblables à celles observées chez les patients âgés de moins de 70 ans. L’évaluation pharmacocinétique de l’atorvastatine chez les patients de plus de 65 ans indique une augmentation de l’aire sous la courbe (ASC). Par mesure de précaution, il faut administrer la dose la plus faible au départ (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
Les patients âgés peuvent être plus susceptibles de présenter une myopathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Facteurs prédisposant à la myopathie et à la rhabdomyolyse).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus graves associés à d’atorvastatine calcique étaient la rhabdomyolyse associée à une insuffisance rénale aiguë consécutive à une myoglobinurie, la myalgie, la myosite et la myopathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur, 8.5 Effets indésirables signalés après la mise en marché). Les effets indésirables le plus fréquemment signalés au cours des essais contrôlés par placebo et pouvant être associés au traitement par l’atorvastatine étaient les suivants : rhinopharyngite (8,3 %), arthralgie (6,9 %), diarrhée (6,8 %), extrémités douloureuses (6,0 %) et hyperglycémie (5,9 %) (voir 8.2 Effets indésirables observées au cours des essais cliniques).
8.2 Effets indésirables observées dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables observés peuvent ne pas refléter les taux obtenus en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables tirés d’essais cliniques s’avèrent utiles pour la détermination et l’approximation des taux d’effets indésirables du médicament en situation réelle.
Les effets indésirables associés à l’atorvastatine calcique ont habituellement été légers et passagers. Dans la base de données des essais cliniques contrôlés par placebo sur l’atorvastatine comportant 16 066 patients (atorvastatine [n = 8 755] p/r au placebo [n = 7 311]) pendant une période médiane de 53 semaines, 5,2 % des patients sous atorvastatine ont abandonné le traitement en raison d’effets indésirables, comparativement à 4,0 % des patients sous placebo.
Le tableau 1 ci-dessous présente les effets indésirables signalés comme possiblement, probablement ou certainement liés au médicament, qui sont survenus à une incidence ≥ 1 % chez les patients participant à des études cliniques contrôlées par placebo sur l’atorvastatine calcique.
Tableau 1 – Événements indésirables associés à l’atorvastatine signalés chez ≥ 1 % des patients dans le cadre d’essais cliniques contrôlés par placebo
| Atorvastatine (%) (n = 8 755) | Placebo (%) (n = 7 311) | |
| Troubles gastro-intestinaux : | ||
| Diarrhée | 6,8 | 6,3 |
| Dyspepsie | 4,6 | 4,3 |
| Nausées | 4,0 | 3,5 |
| Constipation | 3,9 | 4,3 |
| Flatulences | 1,2 | 1,0 |
| Troubles généraux et réactions au point d’administration : | ||
| Asthénie | 1,1 | 1,1 |
| Infections et infestations : | ||
| Rhinopharyngite | 8,3 | 8,2 |
Troubles du métabolisme et de la nutrition : Hyperglycémie | 5,9 | 5,5 |
| Résultats anormaux aux tests de la fonction hépatique* | 4,1 | 2,0 |
| Hausse du taux sanguin de créatine kinase | 1,9 | 1,8 |
| Troubles musculosquelettiques et du tissu conjonctif : | ||
| Arthralgie | 6,9 | 6,5 |
| Extrémités douloureuses | 6,0 | 5,9 |
| Douleurs musculosquelettiques | 3,8 | 3,6 |
| Spasmes musculaires | 3,6 | 3,0 |
| Myalgie | 3,5 | 3,1 |
| Enflure articulaire | 1,3 | 1,2 |
| Troubles du système nerveux : | ||
| Céphalées | 6,5 | 6,7 |
| Troubles respiratoires, thoraciques et médiastinaux : | ||
| Douleur pharyngolaryngée | 2,3 | 2,1 |
| Épistaxis | 1,2 | 1,1 |
* Hausse du taux d’alanine aminotransférase, hausse du taux d’aspartate aminotransférase, hausse du taux de bilirubine, hausse du taux d’enzymes hépatiques, résultats anormaux aux tests de la fonction hépatique et hausse du taux de transaminases.
8.2.1 Effets indésirables observées au cours des essais cliniques – Enfants
Hypercholestérolémie familiale hétérozygote chez les enfants (âgés de 10 à 17 ans)
Dans le cadre d’une étude contrôlée de 26 semaines menée auprès de filles ayant déjà eu leurs premières règles et de garçons (n = 187; 140 patients ont reçu de l’atorvastatine calcique), on a observé des profils d’innocuité et de tolérabilité semblables dans le groupe traité par l’atorvastatine calcique à 10 ou à 20 mg par jour et dans le groupe placebo. Les événements indésirables signalés chez ≥ 1 % des patients étaient les suivants : douleurs abdominales, dépression et céphalées (voir 14 ESSAIS CLINIQUES et 7.1.3 Enfants).
Selon une étude ouverte et non contrôlée de 3 ans réalisée auprès d’enfants de 6 ans ou plus atteints d’hypercholestérolémie familiale hétérozygote, la croissance physique (taille, poids et indice de masse corporelle [IMC]) et la maturation sexuelle (stade de Tanner) semblaient correspondre à la tendance observée chez les enfants de la population générale lorsque l’atorvastatine était utilisée conformément aux indications. En cas de déviation manifeste du percentile de croissance, les patients doivent faire l’objet d’une évaluation à la recherche d’une anomalie de la croissance. Le profil d’innocuité et de tolérabilité chez les enfants se rapprochait du profil d’innocuité connu de l’atorvastatine chez les adultes. Il convient de surveiller tout particulièrement les taux d’enzymes hépatiques (AST/ALT) et de créatine kinase ainsi que l’apparition d’événements indésirables d’intérêt (comme les céphalées ainsi que les troubles gastro-intestinaux, musculosquelettiques et du tissu conjonctif).
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Les événements indésirables suivants ont été signalés au cours des essais cliniques contrôlés par placebo lors du traitement par l’atorvastatine calcique : crampes musculaires, myosite, fatigue musculaire, myopathie, paresthésie, neuropathie périphérique, pancréatite, hépatite, ictère cholostatique, cholestase, anorexie, vomissements, gêne abdominale, alopécie, prurit, éruption cutanée, urticaire, dysfonction érectile, cauchemars, vision trouble, acouphène, éructation, cervicalgie, malaise, fièvre et présence de leucocytes dans l’urine.
En résumé, les événements indésirables survenus chez < 1 % sont énumérés ci-dessous :
Troubles de l’oreille et du labyrinthe : acouphènes
Troubles oculaires : vision trouble
Troubles gastro-intestinaux : gêne abdominale, anorexie, éructation, pancréatite, vomissements
Troubles généraux et réactions au point d’administration : malaise, fièvre
Troubles hépatobiliaires : hépatite, cholestase, ictère cholostatique
Investigations : présence de leucocytes dans l’urine
Troubles musculo-squelettiques et du tissu conjonctif : fatigue musculaire, cervicalgie, myopathie, myosite, crampes musculaires
Troubles neurologiques : neuropathie périphérique, paresthésie
Troubles psychiatriques : cauchemars
Troubles de la peau et des tissus sous-cutanés : alopécie, éruption cutanée, prurit, urticaire
Troubles de l’appareil génito-urinaire : dysfonction érectile
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Résultats des essais cliniques : Les critères quant aux changements cliniquement significatifs des résultats aux épreuves de laboratoire étaient les suivants : taux d’enzymes hépatiques > 3 fois la limite supérieure de la normale (LSN) et des taux de créatine kinase > 5 fois la LSN. Au total, 8 sujets uniques ont répondu à un ou plusieurs de ces critères pendant la phase à double insu. Par conséquent, l’incidence des patients ayant présenté des taux enzymatiques anormalement élevés (AST/ALT et créatine kinase) était > 4 % (8/187).
Cinq patients du groupe sous atorvastatine et un patient du groupe sous placebo ont présenté une élévation du taux de CK dépassant de 5 fois la LSN durant la phase à double insu, et deux des cinq sujets sous atorvastatine ont présenté une élévation du taux de CK dépassant de 10 fois la LSN.
Deux sujets ont présenté une augmentation cliniquement significative du taux d’ALT.
Épreuves de laboratoire : Des augmentations des taux sériques de transaminases et de glucose sérique ont été observées lors des essais cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique et 8.2 Effets indésirables observées au cours des essais cliniques).
8.5 Effets indésirables observées après la mise en marché
Les événements indésirables suivants ont également été signalés après la commercialisation de l’atorvastatine calcique, indépendamment du lien de causalité :
De rares cas de myopathie graves avec ou sans rhabdomyolyse ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 9 INTERACTIONS MÉDICAMENTEUSES).
De rares cas de myopathie nécrosante à médiation immunitaire ont été signalés avec un traitement par des statines (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
On a signalé des cas isolés, précisément les suivants : gynécomastie, thrombopénie, arthralgie, réactions allergiques (y compris urticaire, œdème de Quincke [œdème angioneurotique], anaphylaxie et éruption bulleuse [y compris érythème polymorphe, syndrome de Stevens-Johnson et nécrolyse épidermique toxique]), fatigue, myosite, dorsalgie, douleur dans la poitrine, malaise, étourdissements, amnésie, œdème périphérique, gain pondéral, douleur abdominale, insomnie, hypoesthésie, acouphènes, rupture de tendon, pancréatite, dysgueusie et sarcome d’Ewing (chez l’enfant).
Troubles oculaires : myasthénie oculaire, voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle.
Appareil locomoteur : myasthénie grave.
Des cas de dysfonction érectile associée à l’utilisation de statines ont été signalés.
Les événements indésirables suivants ont été associés à certaines statines :
- Troubles du sommeil (insomnie et cauchemars);
- Troubles de l’humeur, y compris la dépression;
- Pneumopathie interstitielle (dans de très rares cas), en particulier avec un traitement à long terme.
Troubles endocriniens : Des cas d’augmentation de la glycémie à jeun et du taux d’HbA1c ont été signalés avec l’atorvastatine calcique.
On a signalé de rares cas de déficit cognitif après la commercialisation (p. ex. perte de mémoire, oublis, amnésie, troubles de la mémoire, confusion) associés à l’utilisation de statines. Ces problèmes cognitifs ont été signalés pour toutes les statines. En général, il s’agissait de troubles bénins et réversibles à l’arrêt du traitement, avec des délais variables entre l’instauration du traitement et l’apparition des symptômes (entre 1 jour et plusieurs années), de même qu’entre l’arrêt du traitement et la disparition des symptômes (médiane de 3 semaines).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
|
|---|
9.2 Aperçu des interactions médicamenteuses
Il se peut que les études d’interactions pharmacocinétiques, menées avec les médicaments auprès de sujets en bonne santé, ne puissent pas détecter une interaction médicamenteuse possible chez certains patients en raison des différences liées aux maladies sous-jacentes et à l’utilisation concomitante d’autres médicaments (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale; 7 MISES EN GARDE ET PRÉCAUTIONS, Patients atteints d’hypercholestérolémie grave et 7.1 Populations particulières).
Traitement concomitant par d’autres régulateurs du métabolisme des lipides : D’après les données recueillies après la commercialisation du produit, un risque accru de myopathie peut être observé lors d’une administration en concomitance avec des inhibiteurs de l’HMG-CoA réductase (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires; 9.4 Interactions médicament-médicament, Tableau 2 – Interactions médicament-médicament établies ou potentielles).
Interactions médiées le cytochrome P450 : L’atorvastatine est métabolisée par l’isoenzyme 3A4 du cytochrome P450. Il existe un risque d’interaction lorsqu’ATORVASTATIN est administré en concomitance avec des inhibiteurs de l’isoenzyme 3A4 du cytochrome P450. L’administration concomitante de ces agents peut entraîner une augmentation des concentrations plasmatiques d’atorvastatine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques, 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction endocrinienne et 9.4 Interactions médicament-médicament, Tableau 2 – Interactions médicament-médicament établies ou potentielles).
Inhibiteurs des transporteurs : L’atorvastatine est un substrat des transporteurs hépatiques (voir 9.4 Interactions médicament-médicament). Une maladie hépatique active ou des élévations inexpliquées des taux de transaminases constituent des contre-indications à l’utilisation d’ATORVASTATIN. Si un traitement contre une maladie hépatique active devient nécessaire lors du traitement par ATORVASTATIN, il faut cesser l’administration de ce médicament (voir 2 CONTRE-INDICATIONS).
Inducteurs de l’isoenzyme 3A4 du cytochrome P450 : L’administration concomitante d’atorvastatine et d’inducteurs de l’isoenzyme 3A4 du cytochrome P450 peut entraîner des réductions variables des concentrations plasmatiques d’atorvastatine (voir 9.4 Interactions médicament-médicament).
9.3 Interactions médicament-comportement
À l’instar d’autres inhibiteurs de l’HMG-CoA réductase, ATORVASTATIN doit être utilisé avec précaution chez les patients qui consomment de l’alcool en quantités substantielles ou qui ont des antécédents de maladie hépatique. Les concentrations plasmatiques d’atorvastatine sont nettement plus élevées chez les patients atteints d’une maladie hépatique chronique associée à l’alcoolisme (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique)
9.4 Interactions médicament-médicament
Des études sur les interactions pharmacocinétiques ont été effectuées chez des sujets en bonne santé avec 3 antibiotiques macrolides : l’érythromycine, la clarithromycine (tous 2 des inhibiteurs de la CYP3A4) et l’azithromycine. L’administration concomitante d’atorvastatine et d’érythromycine ou de clarithromycine a provoqué une augmentation modérée des taux plasmatiques d’atorvastatine, alors que l’administration concomitante d’azithromycine n’a pas modifié les taux plasmatiques d’atorvastatine. Douze sujets en bonne santé ont reçu 10 mg d’atorvastatine les 1er et 15e jours, et 500 mg d’érythromycine 4 fois par jour (f.p.j.) du 8e au 19e jour. L’érythromycine a provoqué une augmentation de la Cmax (rapport des Cmax : 1,38) et de l’ASC (rapport des ASC : 1,33) de l’atorvastatine. Dans une deuxième étude, une dose de 10 mg d’atorvastatine a été administrée 1 f.p.j. pendant 8 jours, et la clarithromycine (500 mg 2 f.p.j.) ou l’azithromycine (500 mg 1 f.p.j.) ont été administrées en concomitance du 6e au 8e jour (N = 12/traitement). L’administration concomitante de clarithromycine a provoqué une augmentation de l’ASC (rapport des ASC : 1,82) et de la Cmax (rapport des Cmax : 1,56) de l’atorvastatine. Toutefois, l’administration concomitante d’azithromycine n’a pas modifié de façon significative les taux plasmatiques d’atorvastatine.
Des études ouvertes de pharmacocinétique à l’état d’équilibre, portant sur la digoxine, ont été menées auprès de sujets en bonne santé à des doses faibles et élevées d’atorvastatine. L’atorvastatine (10 mg ou 80 mg 1 f.p.j.; N = 11 et N = 12, respectivement) a été administrée du 1er au 20e jour et la digoxine (0,25 mg 1 f.p.j.) du 11e au 20e jour. À l’état d’équilibre, l’atorvastatine à 10 mg par jour n’a pas eu d’effet significatif sur le comportement pharmacocinétique de la digoxine à l’état d’équilibre. Cependant, à la suite de l’administration concomitante d’atorvastatine à 80 mg 1 f.p.j., une augmentation de l’ASC et de la Cmax moyennes de la digoxine à l’état d’équilibre a été observée (rapport des ASC de l’atorvastatine : 1,15 et rapport des Cmax de l’atorvastatine : 1,20). Les patients sous digoxine doivent faire l’objet d’une surveillance adéquate.
Les effets de l’amlodipine sur le comportement pharmacocinétique de l’atorvastatine ont été évalués à l’état d’équilibre lors d’une étude croisée, ouverte, avec répartition aléatoire et contrôlée par placebo, menée chez des hommes adultes en bonne santé (N = 16). L’atorvastatine (80 mg 1 f.p.j.) a été administrée avec de l’amlodipine (10 mg 1 f.p.j.) ou un placebo, du 1er au 8e jour. Après une période de sevrage de 14 jours, l’autre association a été administrée du 22e au 29e jour. À l’état d’équilibre, l’administration concomitante de doses maximales d’atorvastatine et d’amlodipine n’a pas modifié de façon significative le comportement pharmacocinétique de l’atorvastatine, et il n’y a eu aucune variation apparente de la tension artérielle ou de la fréquence cardiaque.
L’effet du quinapril sur la pharmacocinétique de l’atorvastatine a été évalué dans le cadre d’une étude ouverte avec répartition aléatoire menée chez des volontaires en bonne santé (N = 22). Des doses uniques d’atorvastatine (10 mg) ont été administrées du 1er au 14e jour, et des doses uniques de quinapril (80 mg) ont été administrées du 1er au 7e jour ou du 8e au 14e jour. Comparativement à celui de l’atorvastatine administrée seule, le Tmax moyen de l’atorvastatine durant l’administration de quinapril (une fois la concentration à l’état d’équilibre) a été écourté de 1,25 heure, sans variation de l’absorption, d’après l’ASC ou la Cmax. Aucun changement significatif n’a été observé en ce qui a trait à la tension artérielle et à la fréquence cardiaque.
L’administration concomitante d’atorvastatine (20 au 40 mg) et d’itraconazole à 200 mg/jour a entraîné une augmentation de l’ASC de l’atorvastatine (rapport des ASC de l’atorvastatine : 3,3; rapport des Cmax de l’atorvastatine : 1,20 – seulement lors de l’administration d’atorvastatine à 40 mg).
L’administration concomitante d’atorvastatine à 10 mg et de cyclosporine à 5,2 mg/kg/jour a entraîné une augmentation de l’exposition à l’atorvastatine (rapport des ASC de l’atorvastatine : 8,7; rapport des Cmax de l’atorvastatine : 10,7).
Le choix des médicaments énumérés dans le présent tableau repose sur des études ou rapports de cas d’interactions médicamenteuses, ou sur d’éventuelles interactions en raison de l’intensité et de la gravité attendues de l’interaction (c.-à-d. médicaments contre-indiqués).
Tableau 2 – Interactions médicament-médicament établies ou potentielles
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Nom propre | Effet | Commentaire clinique |
| Antiacides | ↓ des concentrations plasmatiques l’atorvastatine calcique (rapport des ASC de l’atorvastatine : 0,66; rapport des Cmax de l’atorvastatine : 0,67) – après l’administration d’antiacides à base d’aluminium et de magnésium, p. ex. la suspension MaaloxMD TC. | On doit tenir compte de cette baisse de l’exposition lorsqu’on prescrit l’atorvastatine en association avec des antiacides. |
| Aucun effet n’a été observé sur la réduction du taux de C-LDL; les antiacides pourraient modifier l’effet hypotriglycéridémiant l’atorvastatine calcique. | ||
Antihypertenseurs : Amlodipine Quinapril | Chez des sujets en bonne santé, la pharmacocinétique de l’atorvastatine n’a pas été modifiée par l’administration concomitante de 80 mg d’atorvastatine et de 10 mg d’amlodipine à l’état d’équilibre. Aucune variation apparente de la tension artérielle ou de la fréquence cardiaque. Chez des volontaires en bonne santé, l’administration concomitante de doses multiples de 10 mg d’amlodipine et de 80 mg d’atorvastatine n’a eu aucun effet clinique significatif sur l’ASC, la Cmax ni le Tmax de l’atorvastatine (rapport des ASC de l’atorvastatine : 1,18; rapport des Cmax de l’atorvastatine : 0,91). L’administration de quinapril à 80 mg 1 f.p.j. (une fois la concentration à l’état d’équilibre) n’a pas influé sur le profil pharmacocinétique de l’atorvastatine en comprimés à 10 mg 1 f.p.j. | Une surveillance étroite est requise. |
| Antipyrine | L’atorvastatine calcique n’a eu aucun effet sur la pharmacocinétique de l’antipyrine. Rapport des ASC de l’antipyrine : 1,03; rapport des Cmax de l’antipyrine : 0,89 – à la suite de l’administration concomitante d’atorvastatine à 80 mg | L’antipyrine a été utilisée comme modèle non spécifique pour les médicaments métabolisés par le système des enzymes hépatiques microsomales (cytochrome P450). |
| 1 f.p.j. et d’antipyrine à 600 mg en dose unique. | Aucune interaction avec d’autres médicaments métabolisés par ces mêmes isoenzymes du cytochrome n’est attendue. | |
| Chélateurs des acides biliaires | Patients atteints d’hypercholestérolémie légère à modérée : La réduction du C-LDL était plus ↑ (-45 %) lorsqu’ l’atorvastatine calcique. à 10 mg était administré en même temps que le colestipol à 20 g que lorsque ces 2 médicaments étaient administrés seuls (-35 % avec l’atorvastatine calcique et -22 % avec le colestipol). Patients atteints d’hypercholestérolémie grave : La réduction du C-LDL était similaire (-53 %) lorsqu’ l’atorvastatine calcique à 40 mg était administré en concomitance avec le colestipol à 20 g et lorsqu’ l’atorvastatine calcique à 80 mg était administré seul. Les concentrations plasmatiques d’atorvastatine étaient plus ↓ (rapport de 0,74) lorsqu’ l’atorvastatine calcique à 40 mg était administré en concomitance avec le colestipol à 20 g que lorsqu’ l’atorvastatine calcique à 40 mg était administré seul. Toutefois, l’atorvastatine calcique en monothérapie a entraîné une réduction plus efficace des taux de TG, dans les 2 cas d’hypercholestérolémie par rapport au traitement d’association avec le colestipol. | Lorsqu’ATORVASTATIN est administré en concomitance avec le colestipol ou toute autre résine, un intervalle d’au moins 2 heures doivent être observé entre l’administration des 2 médicaments, car la résine risquerait de perturber l’absorption d’ATORVASTATIN. |
| Cimétidine | Aucun effet sur les concentrations plasmatiques de l’atorvastatine (rapport des ASC de l’atorvastatine : | On doit tenir compte de cette baisse de l’effet hypotriglycéridémiant |
1,00; rapport des Cmax de l’atorvastatine calcique : 0,89) ni sur son efficacité pour abaisser le taux de C-LDL. ↓ de l’effet hypotriglycéridémiant de l’atorvastatine calcique (effet passant de 34 à 26 %). | lorsqu’on prescrit l’atorvastatine en association avec la cimétidine. | |
| Colchicine | Bien qu’aucune étude sur les interactions médicamenteuses entre l’atorvastatine et la colchicine n’ait été menée, des cas de myopathie associés à l’administration concomitante de ces deux agents ont été signalés. | Il faut faire preuve de prudence lorsqu’on prescrit de l’atorvastatine et de la colchicine en concomitance (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). |
| Anticoagulants coumariniques | Aucun effet cliniquement significatif sur le temps de prothrombine. | L’atorvastatine calcique n’a pas eu d’effet cliniquement significatif sur le temps de prothrombine lorsqu’il a été administré à des patients recevant un traitement de longue durée par la warfarine. |
| Cyclosporine | L’administration concomitante d’atorvastatine à 10 mg et de cyclosporine à 5,2 mg/kg/jour a entraîné une augmentation de l’exposition à l’atorvastatine (rapport des ASC de l’atorvastatine : 8,7; rapport des Cmax de l’atorvastatine : 10,7). | L’utilisation concomitante est contre-indiquée (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). |
| Digoxine | Chez des sujets en bonne santé, la pharmacocinétique de la digoxine à l’état d’équilibre n’a pas été modifiée de façon significative l’administration concomitante de digoxine à 0,25 mg et d’atorvastatine calcique à 10 mg par jour. Les concentrations plasmatiques de digoxine à l’état d’équilibre ont ↑ (rapport des ASC de l’atorvastatine : 1,15; rapport des Cmax de l’atorvastatine : 1,20) à la suite de | Les patients sous digoxine doivent faire l’objet d’une surveillance adéquate. |
| l’administration de digoxine à 0,25 mg et d’atorvastatine calcique à 80 mg par jour. | ||
| Chlorhydrate de diltiazem | À l’état d’équilibre, le diltiazem augmente d’environ 50 % l’exposition à une dose unique d’atorvastatine, d’après l’ASC0-t (où t = moment du dernier prélèvement) (rapport des ASC de l’atorvastatine : 1,51; rapport des Cmax de l’atorvastatine : 1,00). | |
| Éfavirenz | Rapport des ASC : 0,59; rapport des Cmax : 1,01 – lors de l’administration concomitante d’atorvastatine à 10 mg et d’éfavirenz à 600 mg par jour. | On doit tenir compte de cette baisse de l’exposition lorsqu’on prescrit l’atorvastatine en association avec l’éfavirenz. |
| Dérivés de l’acide fibrique (gemfibrozil, fénofibrate, bézafibrate) et niacine (acide nicotinique) | ↑ du risque de myopathie pendant le traitement par d’autres agents de cette classe, y compris l’atorvastatine. Rapport des ASC de l’atorvastatine : 1,35; rapport des Cmax de l’atorvastatine : 1,00 – lors de l’administration concomitante d’atorvastatine à 40 mg en dose unique et de gemfibrozil à 600 mg 2 f.p.j. Rapport des ASC de l’atorvastatine : 1,03; rapport des Cmax de l’atorvastatine : 1,02 – lors de l’administration concomitante d’atorvastatine à 40 mg en dose unique et de fénobibrate à 160 mg 2 f.p.j. | L’administration concomitante d’ATORVASTATIN et de gemfibrozil doit être évitée. Les bienfaits et les risques d’un traitement associant ATORVASTATIN et le fénofibrate, le bézafibrate ou la niacine doivent être examinés avec soin; il faut envisager de réduire les doses initiales et d’entretien d’atorvastatine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). |
| Acide fusidique | Bien qu’aucune étude sur les interactions médicamenteuses entre l’atorvastatine et l’acide fusidique n’ait été menée, une rhabdomyolyse menant au décès a été rapportée chez les patients recevant des statines, y compris l’atorvastatine, en | L’utilisation concomitante d’atorvastatine et d’acide fusidique doit être évitée. Chez les patients pour qui l’utilisation de l’acide fusidique à action générale est |
| association avec l’acide fusidique. Le mécanisme de cette interaction n’est pas connu. | considérée comme essentielle, le traitement par les statines doit être interrompu pendant la durée du traitement par l’acide fusidique. Le traitement par les statines peut être repris au moins sept jours après l’administration de la dernière dose d’acide fusidique. Il faut conseiller aux patients de consulter immédiatement un médecin s’ils présentent des symptômes de faiblesse, de douleur ou de sensibilité musculaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). | |
Inhibiteurs du virus de l’hépatite C : Télaprévir Bocéprévir | Rapport des ASC de l’atorvastatine : 7,9; rapport des Cmax de l’atorvastatine : 10,6 – lors de l’administration d’atorvastatine à 20 mg en dose unique et de télaprévir à 750 mg toutes les 8 heures pendant 10 jours*. Rapport des ASC de l’atorvastatine : 2,3; rapport des Cmax de l’atorvastatine : 2,7 – lors de l’administration d’atorvastatine à 40 mg en dose unique et de bocéprévir à 800 mg 3 f.p.j. pendant 7 jours. | L’utilisation concomitante de l’atorvastatine et de médicaments contre la maladie hépatique active (p. ex. les inhibiteurs du VHC) est contre-indiquée (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS). Cesser la prise d’ATORVASTATIN si le traitement d’une maladie hépatique active devient nécessaire. |
| Glécaprévir/ pibrentasvir | Rapport des ASC de l’atorvastatine : 8,3; rapport des Cmax de l’atorvastatine : 22,0 – lors de l’administration d’atorvastatine à 10 mg 1 f.p.j. pendant 7 jours et de l’association glécaprévir à 400 mg | |
| 1 f.p.j./pibrentasvir à 120 mg 1 f.p.j. pendant 7 jours*. | ||
| Elbasvir/grazoprévir | Rapport des ASC de l’atorvastatine : 1,95; rapport des Cmax de l’atorvastatine : 4,3 – lors de l’administration d’atorvastatine à 10 mg en dose unique et de l’association elbasvir à 50 mg 1 f.p.j./grazoprévir à 200 mg 1 f.p.j. pendant 13 jours*. | |
| Siméprévir | Rapport des ASC de l’atorvastatine : 2,12; rapport des Cmax de l’atorvastatine : 1,70 – lors de l’administration d’atorvastatine à 40 mg en dose unique et de siméprévir à 150 mg 1 f.p.j. pendant 10 jours*. | |
| Lédipasvir/sofosbuvir | Bien qu’aucune étude sur les interactions médicamenteuses entre l’atorvastatine et l’association lédipasvir/sofosbuvir n’ait été menée, des cas de myopathie et de rhabdomyolyse ont été signalés lors de l’administration concomitante de ces agents. | |
| Velpatasvir/sofosbuvi r | L’administration concomitante d’atorvastatine (40 mg) et de l’association velpatasvir (100 mg)/sofosbuvir (400 mg) a entraîné une augmentation de l’exposition à l’atorvastatine par un facteur de 1,68 (Cmax) et de 1,54 (ASC). | |
| Itraconazole | L’administration concomitante d’atorvastatine (20 à 40 mg) et d’itraconazole à 200 mg/jour a entraîné une augmentation de l’ASC de l’atorvastatine (rapport des ASC de | La dose d’ATORVASTATIN administrée en concomitance avec de l’itraconazole ne doit pas dépasser 20 mg par jour. |
| l’atorvastatine : 3,3; rapport des Cmax de l’atorvastatine : 1,20 – seulement lors de l’administration d’atorvastatine à 40 mg). | ||
| Létermovir | L’administration concomitante d’atorvastatine à 20 mg en dose unique et de létermovir à 480 mg par jour a entraîné une exposition accrue à l’atorvastatine (rapport des ASC : 3,29 et rapport des Cmax de l’atorvastatine : 2,17). | La dose d’ATORVASTATIN administrée en concomitance avec du létermovir ne doit pas dépasser 20 mg par jour. Les patients doivent faire l’objet d’une surveillance étroite pour qu’on puisse détecter l’apparition d’événements indésirables associés aux statines, comme une myopathie ou une rhabdomyolyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). |
| Antibiotiques macrolides (azithromycine, clarithromycine, érythromycine) La clarithromycine et l’érythromycine sont toutes deux des inhibiteurs de la CYP3A4. | Chez des adultes en bonne santé, les concentrations plasmatiques d’atorvastatine calcique n’ont pas été significativement modifiées par l’administration concomitante d’atorvastatine (10 mg 1 f.p.j.) et d’azithromycine (500 mg 1 f.p.j.). | Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires. |
| Rapport des ASC de l’atorvastatine : 1,33; rapport des Cmax de l’atorvastatine : 1,38 – dans le cas d’une administration concomitante d’atorvastatine (10 mg 1 f.p.j.) et d’érythromycine (500 mg 4 f.p.j.). Rapport des ASC de l’atorvastatine : 1,82; rapport des Cmax de l’atorvastatine : 1,56 – dans le cas d’une administration concomitante d’atorvastatine (10 mg 1 f.p.j.) et de clarithromycine (500 mg 2 f.p.j.). | ||
| Contraceptifs oraux et hormonothérapie substitutive | ↑ des concentrations plasmatiques (ASC) de noréthindrone (rapport des ASC de l’atorvastatine : 1,28; rapport des Cmax de l’atorvastatine : 1,23) et d’éthinylœstradiol (rapport des ASC de l’atorvastatine : 1,19; rapport des Cmax de l’atorvastatine calcique : 1,30) après l’administration concomitante d’atorvastatine et d’un contraceptif oral contenant 1 mg de noréthindone et 35 mcg d’éthinylœstradiol. Dans le cadre d’études cliniques, l’atorvastatine calcique a été utilisée conjointement à une œstrogénothérapie substitutive sans provoquer, pour autant qu’on le sache à ce jour, d’interactions indésirables cliniquement significatives. | Ces effets doivent être pris en considération au moment de choisir un contraceptif oral. |
| Inhibiteurs de la protéase (mésylate de nelfinavir, lopinavir/ritonavir, tipranavir/ritonavir, saquinavir/ritonavir, darunavir/ritonavir, fosamprénavir/ritona vir, fosamprénavir) | ↑ des concentrations plasmatiques d’atorvastatine lors de l’administration concomitante d’atorvastatine (10 mg 1 f.p.j.) et de mésylate de nelfinavir (1 250 mg 2 f.p.j.). Rapport des ASC de l’atorvastatine : 1,74; rapport des Cmax de l’atorvastatine : 2,2. Rapport des ASC de l’atorvastatine : 5,9; rapport des Cmax de l’atorvastatine : 4,7 – lors de l’administration d’atorvastatine à 20 mg 1 f.p.j. et de l’association lopinavir à 400 mg/ritonavir à 100 mg 2 f.p.j. Rapport des ASC de l’atorvastatine : 9,4; rapport des Cmax de | La dose d’ATORVASTATIN administrée en concomitance avec du nelfinavir ne doit pas dépasser 40 mg par jour. On doit faire preuve de prudence lors de l’administration concomitante d’ATORVASTATIN et de l’association lopinavir/ritonavir, la dose d’ATORVASTATIN la plus faible possible (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). L’utilisation concomitante d’ATORVASTATIN et de l’association tipranavir/ritonavir ou |
l’atorvastatine : 8,6 – lors de l’administration d’atorvastatine à 10 mg en dose unique et de l’association tipranavir à 500 mg 2 f.p.j./ritonavir à 200 mg 2 f.p.j. pendant 7 jours. L’administration d’atorvastatine à 10 mg en dose unique n’a eu aucun effet sur la pharmacocinétique de l’association tipranavir à 500 mg 2 f.p.j./ritonavir à 200 mg 2 f.p.j. pendant 7 jours. Rapport des ASC de l’atorvastatine : 3,9; rapport des Cmax de l’atorvastatine : 4,3 – lors de l’administration d’atorvastatine à 40 mg 1 f.p.j. pendant 4 jours et de l’association ritonavir à 400 mg 2 f.p.j./saquinavir à 400 mg 2 f.p.j. pendant 15 jours†. Rapport des ASC de l’atorvastatine : 3,4; rapport des Cmax de l’atorvastatine : 2,2 – lors de l’administration d’atorvastatine à 10 mg 1 f.p.j. pendant 4 jours et de l’association darunavir à 300 mg 2 f.p.j./ritonavir à 100 mg 2 f.p.j. pendant 9 jours. Rapport des ASC de l’atorvastatine : 2,5; rapport des Cmax de l’atorvastatine : 2,8 – lors de l’administration d’atorvastatine à 10 mg 1 f.p.j. pendant 4 jours et de l’association fosamprénavir à 700 mg 2 f.p.j./ritonavir à 100 mg 2 f.p.j. pendant 14 jours. Rapport des ASC de l’atorvastatine : | d’ATORVASTATIN et du télaprévir doit être évitée. La dose d’ATORVASTATIN administrée en concomitance avec le, l’association saquinavir/ritonavir, l’association darunavir/ritonavir, le fosamprénavir en monothérapie ou l’association Fosamprénavir/ritonavir ne doit pas dépasser 20 mg par jour. † Lors de cette étude, la dose de l’association saquinavir/ritonavir n’était pas celle utilisée en clinique. L’exposition accrue à l’atorvastatine en clinique serait probablement plus élevée que celle observée dans le cadre de cette étude. Il faut donc faire preuve de prudence et utiliser la plus faible dose nécessaire. | |
2,3; rapport des Cmax de l’atorvastatine : 4,0 – lors de l’administration d’atorvastatine à 10 mg 1 f.p.j. pendant 4 jours et de fosamprénavir à 1 400 mg 2 f.p.j. pendant 14 jours. L’administration d’atorvastatine à 10 mg 1 f.p.j. pendant 4 jours a eu les effets suivants sur la pharmacocinétique du fosamprénavir à 1 400 mg 2 f.p.j. pendant 14 jours : rapport des ASC de l’atorvastatine : 0,73; rapport des Cmax de l’atorvastatine : 0,82. L’administration d’atorvastatine à 10 mg 1 f.p.j. pendant 4 jours n’a eu aucun effet sur la pharmacocinétique de l’association fosamprénavir à 700 mg 2 f.p.j./ritonavir à 100 mg 2 f.p.j. pendant 14 jours (rapport des ASC de l’atorvastatine : 0,99; rapport des Cmax de l’atorvastatine : 0,94). | ||
| Rifampicine | Administration concomitante : Rapport des ASC : 1,12; rapport des Cmax : 2,9 – lors de l’administration concomitante d’atorvastatine à 40 mg en dose unique et de rifampicine à 600 mg par jour durant 7 jours, comparativement à l’administration d’atorvastatine à 40 mg en dose unique seule. Administration séparée : Rapport des ASC de l’atorvastatine : 0,20; rapport des Cmax de l’atorvastatine : 0,60 – lors de l’administration concomitante d’atorvastatine à 40 mg en dose unique et de rifampicine à 600 mg par jour (doses administrées séparément). | En raison du double mode d’interaction de la rifampicine (induction de l’isoenzyme 3A4 du cytochrome P450 et inhibition du transporteur OATP1B1 qui assure le captage hépatique), on recommande l’administration simultanée d’atorvastatine et de rifampicine, car l’administration retardée d’atorvastatine après l’administration de rifampicine a été associée à une réduction significative des concentrations plasmatiques d’atorvastatine. |
Légende : HC = hypercholestérolémie; TG = triglycérides; ASC = aire sous la courbe;
Le rapport des ASC et le rapport des Cmax représentent le rapport entre l’atorvastatine administrée en concomitance et l’atorvastatine administrée seule.
9.5 Interactions médicament-aliment
ATORVASTATIN peut être pris avec ou sans nourriture. Il ne faut pas prendre ce médicament avec du jus de pamplemousse. L’administration concomitante de jus de pamplemousse risque d’augmenter les concentrations plasmatiques des inhibiteurs de l’HMG-CoA réductase, y compris ATORVASTATIN. Une consommation équivalant à 1,2 litre par jour a entraîné une augmentation de l’ASC (rapport des ASC pouvant atteindre 2,5) et de la Cmax (rapport des Cmax pouvant atteindre 1,71) de l’atorvastatine.
Quant à la consommation de 240 mL de jus de pamplemousse avec de l’atorvastatine à 40 mg, le rapport des ASC était de 1,37, et le rapport des Cmax, de 1,16.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
ATORVASTATIN pourrait entraîner une élévation des taux sériques de transaminases et de CK (du muscle squelettique). Dans le cadre du diagnostic différentiel de la douleur thoracique chez un patient traité par ATORVASTATIN, il faut déterminer les fractions cardiaques et non cardiaques de ces enzymes.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’atorvastatine calcique est un agent hypolipidémiant synthétique. C’est un inhibiteur sélectif et compétitif de la 3-hydroxy-3-méthylglutaryl-coenzyme A (HMG-CoA) réductase. Cette enzyme catalyse la conversion de l’HMG-CoA en mévalonate, qui est une étape précoce et cinétiquement limitante de la biosynthèse du cholestérol.
L’atorvastatine calcique abaisse les taux plasmatiques de cholestérol et de lipoprotéines en inhibant l’HMG-CoA réductase et la synthèse du cholestérol dans le foie, et en augmentant le nombre de récepteurs des lipoprotéines de faible densité (LDL) à la surface des cellules hépatiques, ce qui a pour effet de stimuler le captage et le catabolisme des LDL.
L’atorvastatine calcique provoque une réduction du taux de cholestérol LDL (C-LDL), du nombre de particules de LDL, du taux de cholestérol des lipoprotéines de très faible densité (C-VLDL), du taux de triglycérides (TG) sériques, du taux de lipoprotéines de densité intermédiaire (IDL), ainsi que du nombre de particules contenant de l’apolipoprotéine B (apo B); cependant, il provoque une augmentation du taux de cholestérol des lipoprotéines de haute densité (C-HDL). Un taux élevé de cholestérol sérique dû à l’élévation du taux de C-LDL constitue un facteur de risque important de maladie cardiovasculaire. Une faible concentration sérique de C-HDL est également un facteur de risque indépendant. Un taux élevé de TG plasmatique est aussi un facteur de risque de maladie cardiovasculaire, surtout si elle est due à une élévation du taux des IDL ou si elle est associée à une diminution du taux de C-HDL ou à une augmentation du taux de C-LDL.
Des études épidémiologiques, cliniques et expérimentales ont permis d’établir qu’un taux élevé de C-LDL, un faible taux de C-HDL et un taux plasmatique élevé de TG favorisaient l’athérosclérose chez l’humain et représentaient des facteurs de risque de maladie cardiovasculaire. Certaines études ont également démontré que le rapport cholestérol total (CT)/C-HDL constituait le meilleur facteur prédictif de coronaropathie. En revanche, un taux élevé de C-HDL est associé à un risque cardiovasculaire moindre. On a montré que les traitements médicamenteux qui abaissent le taux de C-LDL ou de TG tout en augmentant le taux de C-HDL entraînent une diminution de la mortalité et de la morbidité d’origine cardiovasculaire.
10.2 Pharmacodynamie
Il a été démontré que la baisse des taux de CT, de C-LDL et d’apo B réduit le risque d’événements cardiovasculaires et de mortalité.
L’atorvastatine calcique est un inhibiteur sélectif et compétitif de l’HMG-CoA réductase. On a montré que l’atorvastatine calcique fait diminuer les taux de CT, de C-LDL, d’apo B et de TG totaux et qu’il fait augmenter le taux de C-HDL chez les sujets et les patients atteints d’hypercholestérolémie familiale homozygote ou hétérozygote, de formes non familiales d’hypercholestérolémie, de dyslipidémie mixte, d’hypertriglycéridémie ou de dysbêtalipoprotéinémie.
Des études cliniques et épidémiologiques ont associé le risque de coronaropathie aux taux élevés de CT et de C-LDL et aux taux réduits de C-HDL. Ces anomalies du métabolisme des lipoprotéines sont considérées comme des contributeurs importants de l’apparition de la maladie. Comme les LDL, les lipoprotéines riches en cholestérol, dont les VLDL, les IDL et les résidus, peuvent favoriser l’athérosclérose. Des taux accrus de TG plasmatiques font souvent partie d’une triade, comprenant aussi de faibles taux de C-HDL et la présence de petites particules de LDL, et sont fréquemment combinés à des facteurs de risque métaboliques non lipidiques de coronaropathie (syndrome métabolique). Des études cliniques ont aussi démontré que le taux de TG sériques peut être un facteur de risque indépendant de coronaropathie. Le risque de coronaropathie est particulièrement élevé si l’hypertriglycéridémie est due à une augmentation des IDL ou si elle est associée à une diminution du taux de C-HDL ou à une augmentation du taux de C-LDL. De plus, des taux élevés de TG sont associés à un risque accru de pancréatite. Malgré l’existence de données cliniques épidémiologiques et préliminaires permettant d’associer de faibles taux de C-HDL et des taux élevés de TG à la coronaropathie et à l’athérosclérose, l’effet indépendant d’une élévation du taux de C-HDL ou d’un abaissement du taux de TG sur le risque de mortalité et de morbidité d’origine coronarienne ou vasculaire cérébrale n’a pas été démontré par des études prospectives et bien contrôlées sur les résultats. D’autres facteurs, comme les interactions entre les lipides/lipoprotéines et l’endothélium, les plaquettes et les macrophages, contribuent également à la survenue de l’athérosclérose et à ses complications chez l’humain. Quelles que soient les méthodes d’intervention utilisées (régime à faible teneur en matières grasses/cholestérol, dérivation iléale partielle ou traitement médicamenteux), un traitement efficace contre l’hypercholestérolémie/la dyslipidémie a continuellement démontré une réduction du risque de coronaropathie.
L’atorvastatine calcique entraîne d’une part une baisse du taux de C-LDL et du nombre de particules de LDL, du taux de cholestérol des lipoprotéines de très faible densité (C-VLDL) et du taux sérique de TG, ainsi que du nombre de particules contenant des apo B; d’autre part, elle entraîne une hausse du taux de C-HDL. L’atorvastatine calcique réduit efficacement le taux de C-LDL chez les patients atteints d’hypercholestérolémie familiale homozygote, une maladie qui répond rarement aux autres agents hypolipidémiants. En plus des effets ci-dessus, l’atorvastatine calcique réduit le taux de C-IDL et d’apolipoprotéine E (apo E) chez les patients atteints de dysbêtalipoprotéinémie (type III).
Chez les patients atteints d’hyperlipidémie de type II, l’atorvastatine a atténué le dysfonctionnement endothélial. L’atorvastatine a amélioré de façon significative la dilatation de l’artère brachiale d’origine endothéliale, dilatation provoquée par hyperémie réactive et évaluée par échographie de l’artère brachiale (p < 0,01).
10.3 Pharmacocinétique
Absorption
L’atorvastatine est rapidement absorbée après une administration par voie orale, les concentrations plasmatiques maximales étant atteintes dans les 1 à 2 heures. Le degré d’absorption et les concentrations plasmatiques d’atorvastatine augmentent proportionnellement à la dose. Les comprimés d’atorvastatine ont une biodisponibilité de 95 à 99 % comparativement aux solutions. La biodisponibilité absolue (molécule mère) de l’atorvastatine est d’environ 12 %, et la disponibilité systémique de l’activité inhibitrice de l’HMG-CoA réductase est d’environ 30 %. La faible disponibilité systémique est attribuée à la clairance présystémique dans la muqueuse gastro-intestinale ou au métabolisme de premier passage dans le foie. Bien que la consommation d’aliments diminue la vitesse et le degré d’absorption d’environ 25 % et 9 %, selon le calcul de la Cmax et de l’ASC, respectivement, la réduction du taux de C-LDL et la hausse du taux de C-HDL sont similaires lorsque l’atorvastatine est administrée avec et sans nourriture. Lorsque le médicament est administré le soir, les concentrations plasmatiques sont inférieures (d’environ 30 % pour la Cmax et l’ASC) à celles qui sont observées lorsque le médicament est administré le matin. Toutefois, la réduction du taux de C-LDL et la hausse du taux C-HDL ne varient pas, quel que soit le moment de l’administration du médicament.
Distribution
Le volume de distribution moyen de l’atorvastatine est d’environ 381 litres. L’atorvastatine est liée à ≥ 98 % aux protéines plasmatiques. Le rapport sang/plasma d’environ 0,25 indique une faible pénétration du médicament dans les globules rouges. D’après les observations chez le rat, l’atorvastatine pourrait être sécrétée dans le lait maternel humain.
Métabolisme
L’atorvastatine est fortement métabolisée en dérivés ortho-hydroxylés et parahydroxylés par l’isoenzyme 3A4 du cytochrome P450 (CYP 3A4) et en divers autres produits bêta-oxydés. In vitro, l’inhibition de l’HMG-CoA réductase par les métabolites ortho-hydroxylés et para-hydroxylés est équivalente à celle qui est observée avec l’atorvastatine. Environ 70 % de l’activité circulante inhibitrice de l’HMG-CoA réductase est attribuée aux métabolites actifs. Chez l’animal, le métabolite ortho-hydroxylé subit une glucuronidation. L’atorvastatine et ses métabolites sont éliminés par excrétion biliaire.
L’atorvastatine est un substrat des transporteurs hépatiques, les polypeptides transporteurs d’anions organiques 1B1 (OATP1B1) et 1B3 (OATP1B3). Les métabolites de l’atorvastatine sont des substrats du transporteur OATP1B1. L’atorvastatine est également un substrat du gène MDR1 et de la BCRP, des transporteurs d’efflux, ce qui pourrait limiter son absorption intestinale et sa clairance biliaire.
Élimination
L’atorvastatine est principalement éliminée dans la bile après avoir subi une biotransformation hépatique ou extrahépatique; toutefois, le médicament ne semble pas subir une recirculation entéro-hépatique significative. La demi-vie d’élimination plasmatique moyenne de l’atorvastatine chez l’humain est d’environ 14 heures, mais la demi-vie de l’activité inhibitrice de l’HMG-CoA réductase est de 20 à 30 heures en raison de la contribution des métabolites actifs ayant une durée de vie plus longue. Moins de 2 % d’une dose d’atorvastatine est trouvée dans l’urine après l’administration orale.
Populations particulières et états pathologiques
Enfants : On n’a pas évalué les paramètres pharmacocinétiques comme la Cmax, l’ASC et la biodisponibilité de l’atorvastatine calcique chez les enfants (âgés de plus de 10 ans et de moins de 17 ans, après l’apparition des premières règles chez les filles) au cours de l’essai contrôlé par placebo d’une durée de 6 mois susmentionné (voir 14 ESSAIS CLINIQUES – Hypercholestérolémie familiale hétérozygote chez les enfants et 7.1.3 Enfants).
Lors d’une étude ouverte de 8 semaines, des enfants (âgés de 6 à 17 ans) atteints d’hypercholestérolémie familiale hétérozygote dont le taux initial de C-LDL était ≥ 4 mmol/L ont été traités par l’atorvastatine à 5 ou 10 mg en comprimés à croquer ou par l’atorvastatine à 10 ou 20 mg en comprimés pelliculés 1 fois par jour, selon qu’ils étaient respectivement au stade 1 (n = 15) ou à un stade ≥ 2 (n = 24) de la classification de Tanner. Les analyses pharmacocinétiques de population ont indiqué que la variabilité de la pharmacocinétique de l’atorvastatine était principalement influencée par le poids corporel. On a utilisé la mise à l’échelle allométrique en fonction du poids corporel pour décrire les variations de la clairance buccale apparente (CL/F) de l’atorvastatine chez l’enfant. La CL/F des sujets pédiatriques qui présentaient un stade de Tanner ≥ 2 et qui pesaient 70 kg (covariables de référence) a semblé semblable à celle observée chez les adultes, mais on s’attend à ce que cette valeur soit relativement moins élevée chez une personne de poids plus faible. Des diminutions constantes des taux de C-LDL et de CT (de l’ordre de 40 % et de 30 %, respectivement, entre le début et la semaine 8 de l’étude) ont été observées sur l’éventail d’expositions simulées à l’atorvastatine et à l’o-hydroxyatorvastatine.
Personnes âgées : Les concentrations plasmatiques d’atorvastatine sont plus élevées (approximativement de 40 % pour la Cmax et de 30 % pour l’ASC) chez les sujets âgés (65 ans ou plus) en bonne santé que chez les sujets plus jeunes. Toutefois, la réduction du taux de C-LDL est comparable à celle observée dans les populations de patients plus jeunes.
Sexe : Les concentrations plasmatiques d’atorvastatine chez les femmes diffèrent de celles observées chez les hommes (elles sont d’environ 20 % supérieures pour la Cmax, et de 10 % inférieures pour l’ASC). Cependant, il n’existe pas de différence cliniquement significative dans la réduction du taux de C-LDL entre les hommes et les femmes.
Origine ethnique : Les concentrations plasmatiques d’atorvastatine sont similaires chez les sujets de race noire et les sujets de race blanche.
Insuffisance hépatique : Les concentrations plasmatiques d’atorvastatine sont nettement supérieures (multipliées par environ 16 pour la Cmax et environ 11 pour l’ASC) chez les patients atteints d’une maladie hépatique chronique associée à l’alcoolisme (catégorie B de Child-Pugh).
Insuffisance rénale : Les concentrations plasmatiques d’atorvastatine calcique et son efficacité dans la réduction des taux de C-LDL sont similaires chez les patients qui présentent une insuffisance rénale modérée et chez ceux dont la fonction rénale est normale. Cependant, comme plusieurs cas de rhabdomyolyse ont été signalés chez des patients ayant des antécédents d’insuffisance rénale de gravité inconnue, il faut leur administrer la dose la plus faible d’atorvastatine calcique (10 mg par jour) par mesure de précaution et jusqu’à l’acquisition d’une plus grande expérience chez les patients atteints de maladie rénale. Des précautions semblables s’appliquent chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min [< 0,5 mL/s]); la dose la plus faible doit être utilisée et mise en œuvre avec prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires, 9 INTERACTIONS MÉDICAMENTEUSES et 4.2 Dose recommandée et modification posologique).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante contrôlée (entre 15 et 30 °C) dans un contenant hermétique. Conserver à l’abri de l’humidité. Gardez hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Solvate de propylène glycol d’atorvastatine calcique
Nom chimique : (3R,5R)-7-{2-(4-flurophényl)-5-(1-méthyléthyl)-3-phényl-4-[(phénylamino)carbonyl]-1H-pyrrole-1-yl}-3,5-dihydroxy-1-héptanoïque acide, sel calcique (2:1), solvate de propylène glycol
Formule moléculaire et masse moléculaire : C69H76CaF2N4O12 et 1 231,45 g/mol
Formule développée :
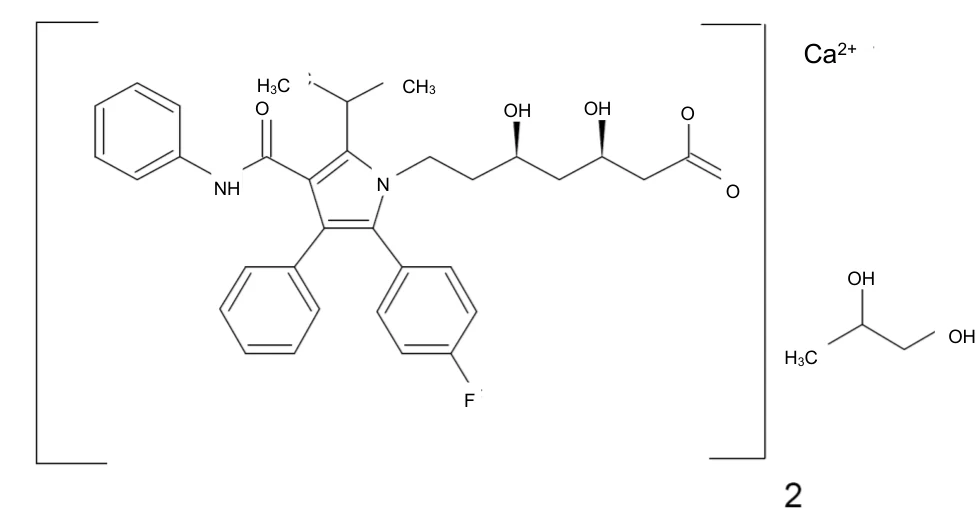


Propriétés physicochimiques : Le solvate de propylène glycol d’atorvastatine calcique est une poudre cristalline blanche ou blanc cassé, pratiquement insoluble dans les solutions aqueuses à un pH de 4 ou moins. Le solvate de propylène glycol d’atorvastatine calcique est très légèrement soluble dans l’eau distillée, une solution tampon de phosphate à un pH de 7,4 et l’acétonitrile; il est légèrement soluble dans l’éthanol et très soluble dans le méthanol.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étudessais
Hypercholestérolémie primaire
L’atorvastatine calcique a démontré qu’elle améliorait significativement le bilan lipidique dans divers cas de dyslipidémie. On a montré que l’atorvastatine calcique est très efficace pour
Ca2+
H3C
CH3
OH
OH
O
O
OH
OH
H3C
O
NH
N
F
réduire les taux de CT, de C-LDL, de TG et d’apo B chez les patients atteints d’hypercholestérolémie primaire.
Hyperlipidémie combinée
L’atorvastatine calcique a démontré qu’il améliorait significativement le bilan lipidique dans divers cas de dyslipidémie. On a montré l’atorvastatine calcique est très efficace pour réduire les taux de CT, de C-LDL, de TG et d’apo B chez les patients atteints d’hyperlipidémie mixte.
Dysbêtalipoprotéinémie
L’atorvastatine calcique a démontré qu’il améliorait significativement le profil lipidique dans divers cas de dyslipidémie. On a montré l’atorvastatine calcique est très efficace pour réduire les taux de CT, de C-LDL, de TG et d’apo B chez les patients atteints d’hyperlipidémie familiale combinée.
Hypertriglycéridémie
L’atorvastatine calcique a démontré qu’il améliorait significativement le bilan lipidique dans divers cas de dyslipidémie. On a montré l’atorvastatine calcique est très efficace pour réduire les taux de CT, de C-LDL, de TG et d’apo B chez les patients atteints d’hypercholestérolémie (type IV). L’atorvastatine calcique (10 à 80 mg par jour) a diminué les taux de TG (de 25 à 56 %) et de C-LDL (de 23 à 40 %). On n’a pas étudié l’effet l’atorvastatine calcique dans les affections dont la principale anomalie est une hausse du taux de chylomicrons (taux de TG > 11 mmol/L), soit les types I et V.
Hypercholestérolémie familiale
L’atorvastatine calcique a démontré qu’il améliorait significativement le profil lipidique dans divers cas de dyslipidémie. On a montré l’atorvastatine calcique est très efficace pour réduire les taux de CT, de C-LDL, de TG et d’apo B chez les patients atteints d’hypercholestérolémie familiale.
Prévention de la maladie cardiovasculaire
L’atorvastatine calcique a diminué significativement le taux d’incidence d’événements coronariens (soit les coronaropathies mortelles soient les infarctus du myocarde non mortels). La réduction du risque était uniforme, peu importe l’âge des patients, le statut tabagique ou la présence d’obésité, de diabète ou d’une atteinte de la fonction rénale. L’effet l’atorvastatine calcique était observable peu importe le taux initial de cholestérol LDL. En raison du petit nombre d’événements, les résultats chez les femmes n’ont pas été concluants.
Dans 2 études dose-réponse multicentriques, contrôlées par placebo, menées à double insu auprès de patients atteints d’hypercholestérolémie légère à modérée (types IIa et IIb de Fredrickson), l’administration d’atorvastatine calcique 1 fois par jour pendant 6 semaines a entraîné une baisse des taux de CT, de C-LDL, d’apo B et de TG, ainsi qu’une augmentation du taux de C-HDL (tableau 3). La réponse au traitement s’est manifestée dans les 2 semaines suivant le début du traitement et atteignait habituellement son maximum après 2 à 4 semaines.
Tableau 3. Relation dose-réponse chez des patients atteints d’hypercholestérolémie légère à modérée (types IIa et IIb de Fredrickson)
(variation moyenne en pourcentage par rapport aux valeurs initiales)a
| Dose L’atorvastatine calcique (mg/jour) | N | CT | C-LDL | Apo B | TG | C-HDL |
| Placebo | 21 | +4 | +4 | +3 | +10 | -3 |
| 10 | 22 | -29 | -39 | -32 | -19 | +6 |
| 20 | 20 | -33 | -43 | -35 | -26 | +9 |
| 40 | 21 | -37 | -50 | -42 | -29 | +6 |
| 80 | 23 | -45 | -60 | -50 | -37 | +5 |
a Résultats provenant de 2 études dose-réponse.
Selon les données regroupées de 24 essais cliniques contrôlés menés chez des patients atteints d’hypercholestérolémie primaire (type IIa) ou de dyslipidémie mixte (combinée) (type IIb), l’atorvastatine calcique a fait augmenter le taux de C-HDL de 5 à 8 % par rapport au début de l’étude à chaque dose évaluée (10, 20, 40 et 80 mg 1 fois par jour) (tableau 4) Chez des patients ayant un taux de C-HDL < 0,9 mmol/L (fréquent en cas de syndrome métabolique) [voir 1 INDICATIONS], l’atorvastatine alcique a fait augmenter le taux de C-HDL de 7 à 14 %. Ces variations se sont révélées indépendantes de la dose administrée. L’atorvastatine alcique a aussi fait baisser les rapports CT/C-HDL, C-LDL/C-HDL et C non-HDL/C-HDL de façon proportionnelle à la dose (tableau 4). L’atorvastatine calcique (à raison de 10, 20, 40 et 80 mg 1 fois par jour) a fait augmenter le taux de C-HDL tant chez les hommes que chez les femmes.
Tableau 4. Variations moyennes ajustéesa en pourcentage par rapport aux valeurs initiales du taux de C-HDL, des rapports CT/C-HDL, C-LDL/C-HDL et C non-HDL/C-HDL et du taux de C-HDL ≤ 0,9 mmol/L chez des patientsb atteints d’hypercholestérolémie légère à modérée (types IIa et IIb de Fredrickson)
| Dose L’atorvastatine calcique (mg/jour) | N (tous les patients) | C-HDL | CT/C-HDL | C-LDL/C-HDL | C non-HDL/C-HDL | C-HDL (taux initial ≤ 0,9 mmol/L) (N) |
| Dose L’atorvastatine calcique (mg/jour) | N (tous les patients) | C-HDL | CT/C-HDL | C-LDL/C-HDL | C non-HDL/C-HDL | C-HDL (taux initial ≤ 0,9 mmol/L) (N) |
| Placebo | 250 | +0,2** | +2,8** | +3,8** | +3,5** | +6,2* (17) |
| 10 | 1 871 | +6,4 | -29,3† | -37,0† | -35,5† | +13,8 (248) |
| 20 | 147 | +7,8 | -36,0† | -44,1† | -43,0† | +8,3 (20) |
| 40 | 115 | +7,1 | -38,9† | -49,6† | -47,1† | +8,6 (8) |
| 80 | 318 | +5,0 | -43,5† | -55,3† | -52,4† | +7,1 (58) |
a Moyennes des moindres carrés selon le modèle ANCOVA : étude, traitement et valeurs initiales b Données regroupées de 24 études contrôlées
† Tendance linéaire significative de la dose
** Différence significative par rapport à la dose de 10 mg d’atorvastatine calcique (p < 0,01)
* Différence significative par rapport à la dose de 10 mg d’atorvastatine calcique (p < 0,05)
Dans une autre étude multicentrique, contrôlée par placebo, menée à double insu auprès de patients atteints d’hypertriglycéridémie, l’atorvastatine a provoqué une réduction des triglycérides proportionnelle à la dose, sans donner lieu à une redistribution des triglycérides entre les diverses fractions lipoprotéiniques (tableau 5).
Tableau 5. Efficacité de l’atorvastatine chez des patients atteints d’hypertriglycéridémie (variation moyenne en pourcentage par rapport aux valeurs initiales)
| Dose L’atorvastatine calcique (mg/jour) | N | C-VLDL | CT | VLDL-TG | C-LDL | TG | C-HDL | Apo B |
| Placebo | 12 | -2,0 | +0,3 | -6,6 | +1,4 | -5,3 | +2,4 | +2,7 |
| 5 | 11 | -34,0* | -19,9* | -28,7 | -12,7* | -27,3 | +7,1 | -15,4* |
| 20 | 12 | -46,0* | -33,1* | -35,7* | -31,1* | -33,7* | +10,6 | -32,7* |
| 80 | 11 | -54,2* | -41,3* | -43,6* | -36,1* | -42,4* | +11,8* | -38,7* |
- Différence significative par rapport au placebo, p < 0,05
L’analyse des données regroupées en fonction des types de Fredrickson révèle que la réduction des taux de CT, de C-LDL et d’apo B était similaire pour les types IIa et IIb. Cependant, la réduction des taux de C-VLDL et de TG était plus marquée pour les types IIb et IV (tableau 6).
Tableau 6. Efficacité de l’atorvastatine en fonction des types de Fredricksona (variation moyenne en pourcentage par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique, 10 mg/jour | ||||||
Type Iia (N = 935) | Type IIb (N = 550) | Type IV (N = 29) | |||||
| C-LDL | -36 | -35 | -26 | ||||
| Apo B | -28 | -28 | -25 | ||||
| CT | -27 | -27 | -25 | ||||
| TG | -14 | -24 | -29 | ||||
| C-VLDL | -15 | -28 | -41 | ||||
| C-HDL | +6 | +10 | +13 | ||||
| Rapport apo B/C-HDL | -31 | -34 | -33 | ||||
| Rapport C non-HDL/C-HDL | -37 | -38 | -38 | ||||
a Ensemble de données regroupées
Au cours d’une étude pilote menée auprès de 8 patients atteints d’hypercholestérolémie familiale homozygote, l’atorvastatine calcique à 80 mg/jour a produit une réduction moyenne de 30 % du taux de C-LDL chez les patients qui n’étaient pas sous plasmaphérèse, et de 31 % chez ceux qui ont poursuivi la plasmaphérèse. Une baisse moyenne de 35 % du taux de C-LDL a été observée chez les patients qui présentaient une anomalie des récepteurs (n = 6), et de 19 % chez ceux qui présentaient un déficit en récepteurs (n = 2). Tous les patients ont aussi présenté une diminution des taux de CT et d’apo B, ainsi que des rapports C-LDL/C-HDL et C non-HDL/C-HDL (tableau 7).
Tableau 7. Patients atteints d’hypercholestérolémie familiale homozygote (variation moyenne en pourcentage après 8 semaines par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique 80 mg/jour | ||
| Tous les patients (N = 8) | Patients non sous plasmaphérèse (N = 3) | Patients sous plasmaphérèse (N = 5) | |
| CT | -29 | -29 | -29 |
| C-LDL | -31 | -30 | -31 |
| Apo B | -28 | -17 | -34 |
| TG | -20 | -41 | -8 |
| Rapport C-LDL/C-HDL | -23 | -19 | -25 |
| Rapport C non-HDL/C-HDL | -22 | -19 | -24 |
Au cours d’une étude ouverte, l’atorvastatine calcique a été administrée à des doses quotidiennes de 10 à 80 mg à 69 patients (âgés de 2 à 61 ans) atteints d’hypercholestérolémie familiale homozygote et à 92 patients atteints d’hypercholestérolémie grave et dont la réponse au traitement d’association à posologie maximale était ≤ 15 %. La plupart des patients ont commencé le traitement par l’atorvastatine calcique à la dose de 40 mg par jour, mais les patients très affaiblis ou très jeunes l’ont amorcé à la dose de 10 mg par jour. La dose d’atorvastatine calcique a été augmentée à des intervalles de 4 semaines jusqu’à ≤ 80 mg/jour. Chez les 69 patients présentant une hypercholestérolémie familiale homozygote, la réduction moyenne du C-LDL a été de 22 %. Le tableau 8 illustre la variation moyenne en pourcentage des paramètres lipidiques chez ces patients. En l’absence de récepteurs chez 2 patients, la réduction moyenne du C-LDL s’est chiffrée à 19 %. Six patients ont obtenu une réponse au traitement inférieure à 10 %.
Tableau 8. Patients atteints d’hypercholestérolémie familiale homozygote ou d’hypercholestérolémie réfractaire grave (variation moyenne en pourcentage après 8 semaines par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique, 80 mg/jour | |
| HF homozygote (N = 69a) | Hypercholestérolémie réfractaire grave (N = 92) | |
| CT | -21 % | -34 % |
| C-LDL | -22 % | -39 % |
| TG | -9 % | -29 % |
| C-HDL | +3 % | +6 % |
a Données obtenues auprès de 68 patients
Au cours d’une étude de 1 an menée auprès de patients atteints d’hypercholestérolémie familiale hétérozygote, l’atorvastatine calcique (80 mg par jour) en monothérapie a été comparée au traitement d’association par le colestipol (10 g deux fois par jour) et l’atorvastatine calcique (40 mg par jour). Les 2 traitements ont produit des effets similaires sur les taux de CT, de C-LDL, de TG, de C-VLDL, d’apo B et de C-HDL; toutefois, l’atorvastatine calcique en monothérapie était plus efficace que l’association atorvastatine calcique /colestipol dans la réduction des taux de TG (tableau 9).
Tableau 9. Efficacité de l’atorvastatine chez des patients atteints d’hypercholestérolémie familiale hétérozygote (variation moyenne en pourcentage après 52 semaines par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique, 80 mg/jour (N = 189) | Atorvastatine, 40 mg/jour + colestipol 10 g 2 f.p.j. (N = 124) |
| Paramètre lipidique | L’atorvastatine calcique, 80 mg/jour (N = 189) | Atorvastatine, 40 mg/jour + colestipol 10 g 2 f.p.j. (N = 124) |
| CT | -44 | -42 |
| C-LDL | -53 | -53 |
| C-VLDL | -33 | -17 |
| C-HDL | +7 | +9 |
| TG | -33a | -17 |
| Rapport C non-HDL/C-HDL | -53 | -52 |
| Apo B | -46 | -45 |
a Différence significative par rapport à l’association atorvastatine calcique /colestipol (p < 0,05); ANCOVA
Selon une comparaison des résultats obtenus auprès de patients atteints d’une hypercholestérolémie familiale hétérozygote ou d’une hypercholestérolémie non familiale, l’atorvastatine calcique a entraîné des réductions d’importance similaire pour les taux de C-LDL, d’apo B et le rapport C non-HDL/C-HDL, dans les 2 populations de patients (tableau 10).
Tableau 10. Efficacité de l’atorvastatine chez des patients atteints d’hypercholestérolémie familiale hétérozygote et des patients non atteints d’hypercholestérolémie familiale† (variation moyenne en pourcentage par rapport aux valeurs initiales)
| Paramètre lipidique | Phénotype | L’atorvastatine calcique |
| 10 mg/jour | 80 mg/jour | |
| C-LDL | ||
| Hypercholestérolémie familiale hétérozygote | -36 (N = 140) | -53 (N = 154) |
| Absence d’hypercholestérolémie familiale | -36 (N = 1 215) | -52 (N = 166) |
| Apo B | ||
| Hypercholestérolémie familiale hétérozygote | -27 (N = 134) | -46 (N = 153) |
| Absence d’hypercholestérolémie familiale | -28 (N = 1 149) | -46 (N = 144) |
| Rapport C non-HDL/C-HDL Ratio | ||
| Hypercholestérolémie familiale hétérozygote | -37 (N = 140) | -53 (N = 132) |
| Absence d’hypercholestérolémie familiale | -37 (N = 1 215) | -54 (N = 166) |
† Données provenant de plusieurs études
La comparaison des résultats obtenus chez des patients atteints d’une hyperlipidémie familiale combinée et chez des patients non atteints de cette maladie ont démontré que l’atorvastatine calcique provoquait une réduction des taux de C-LDL, d’apo B, de CT, de C-VLDL, de TG et du rapport C non-HDL/C-HDL, et que cette réduction était similaire dans les 2 populations (tableau 11).
Tableau 11. Efficacité de l’atorvastatine chez des patients atteints d’hyperlipidémie familiale combinée et des patients non atteints d’hyperlipidémie familiale combinée†,a (variation moyenne en pourcentage par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique, 10 mg/jour | |
Hyperlipidémie familiale combinée (N = 78 à 84) | Absence d’hyperlipidémie familiale combinée (N = 1 084 à 1 224) | |
| CT | -26 % | -27 % |
| C-LDL | -34 % | -36 % |
| TG | -21 % | -17 % |
| C-HDL | +8 % | +7 % |
| Apo B | -26 % | -28 % |
| C-VLDL | -25 % | -18 % |
| Rapport C non-HDL/C-HDL | -36 % | -37 % |
| Rapport C-LDL-C/apo B | -9 % | -11 % |
† Données provenant de plusieurs études
a Critères diagnostiques d’hyperlipidémie familiale combinée : parent du premier degré atteint de dyslipidémie, TG > 250 mg/dL (> 2,8 mmol/L), VLDL > 45 mg/dL (> 1,16 mmol/L), HDL < 35 mg/dL (< 0,9 mmol/L) (hommes) ou < 45 mg/dL (< 1,16 mmol/L) (femmes)
Au cours d’une étude ouverte, croisée et avec répartition aléatoire, menée auprès de patients atteints de dysbêtalipoprotéinémie (type III), l’atorvastatine calcique à 80 mg par jour a provoqué une réduction significativement supérieure des taux de lipides sériques, comparativement à l’atorvastatine calcique à 10 mg par jour ou au gemfibrozil à 1 200 mg par jour (tableau 12).
Tableau 12. Efficacité de l’atorvastatine chez des patients atteints d’hyperlipoprotéinémie de type III (dysbêtalipoprotéinémie familiale) (variation moyenne en pourcentage par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique 10 mg/jour (N = 15) | L’atorvastatine calcique 80 mg/jour (N = 16) | Gemfibrozil 1 200 mg/jour (N = 16) |
| Paramètre lipidique | L’atorvastatine calcique 10 mg/jour (N = 15) | L’atorvastatine calcique 80 mg/jour (N = 16) | Gemfibrozil 1 200 mg/jour (N = 16) |
| CT | -40 | -57a | -34 |
| C-LDL | +20a | -6a | +86 |
| TG | -40a | -56 | -52 |
| C-VLDL | -32 | -59a | -35 |
| C-IDL | -28a | -50a | -13 |
| C-IDL + C-VLDL | -34 | -58a | -33 |
| C-HDL | +3 | +13 | +11 |
| Apo B (total) | -47 | -66a | -53 |
| Apo C III | -16 | -31 | -12 |
| Apo E | -27 | -41a | -24 |
a Différence significative par rapport au gemfibrozil; p < 0,05 (ANOVA)
Au cours d’une étude à double insu de 6 mois menée auprès de patients atteints d’hyperlipidémie et de diabète non insulinodépendant, l’atorvastatine calcique (10 ou 20 mg par jour) a réduit de 27 % le taux de CT, de 34 % le taux de C-LDL, de 30 % le taux d’apo B, de 24 % le taux de TG, et a augmenté de 12 % le taux de C-HDL (tableau 13).
Tableau 13. Efficacité de l’atorvastatine chez des patients atteints d’un diabète non insulinodépendant (variation moyenne en pourcentage par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique 10 ou 20 mg/jour (N = 84) |
| CT | -27 |
| C-LDL | -34 |
| C-VLDL | -35 |
| TG | -24 |
| VLDL-TG | -26 |
| C-HDL | +12 |
| Apo B | -30 |
Dans le cadre de trois études multicentriques et à double insu, menées chez des patients atteints d’hypercholestérolémie légère à modérée, on a évalué le nombre de patients traités par l’atorvastatine calcique ayant satisfait aux critères du NCEP pour les taux cibles de C-LDL sur une période de 1 an. Après 16 semaines, 46 à 74 % des patients recevant 10 mg par jour d’atorvastatine calcique avaient atteint les taux cibles de C-LDL. L’efficacité de l’atorvastatine calcique (10 ou 20 mg par jour) s’est maintenue sur une période de 52 semaines, et la proportion des patients qui avaient atteint les taux cibles de C-LDL allait de 50 à 78 %.
L’effet de l’atorvastatine calcique a été évalué au cours d’essais cliniques contrôlés portant sur la lovastatine, la simvastatine et la pravastatine.
Au cours d’une étude d’un an menée auprès de femmes ménopausées atteintes d’hyperlipidémie primaire, l’atorvastatine calcique à 10 mg par jour en monothérapie a été comparée à l’œstradiol à 1 mg par jour en monothérapie et au traitement d’association par l’atorvastatine calcique à 10 mg par jour et par l’œstradiol à 1 mg par jour (tableau 14). L’atorvastatine calcique à 10 mg par jour en monothérapie a entraîné une réduction significativement plus importante des taux de CT, de C-LDL, de C-VLDL, de TG, d’apo B et du rapport C non-HDL/C-HDL que l’œstradiol à 1 mg/jour en monothérapie. Pour le traitement d’association (atorvastatine calcique + œstradiol), la réduction des taux de CT, de C-LDL, de C-VLDL, de Lp(a), d’apo B et du rapport C non-HDL/C-HDL était semblable à celle obtenue avec l’atorvastatine calcique en monothérapie. Toutefois, les taux de C-HDL étaient significativement plus élevés avec le traitement d’association qu’avec l’atorvastatine calcique en monothérapie. Les taux de TG étaient plus bas avec l’atorvastatine calcique en monothérapie qu’avec le traitement d’association. Le type et la fréquence des effets indésirables associés au traitement d’association (atorvastatine calcique + œstradiol) étaient semblables à ceux observés avec l’œstradiol en monothérapie.
Tableau 14. Efficacité de l’atorvastatine chez des femmes ménopausées (variation moyenne en pourcentage après 52 semaines par rapport aux valeurs initiales)
| Paramètre lipidique | L’atorvastatine calcique 10 mg/jour (N = 38) | Œstradiol 1 mg/jour (N = 16) | L’atorvastatine calcique, 10 mg/jour + Œstradiol (1 mg/jour) (N = 21) |
| CT | -29 | -1a | -27 |
| C-LDL | -40 | -5a | -42 |
| C-VLDL | -32 | +13a | -20 |
| C-HDL | +8 | +11 | +20a |
| TG | -27 | +5a | -13a |
| Rapport C non-HDL/C-HDL | -43 | -12a | -48 |
| Apo B | -34 | -3a | -34 |
a Différence significative par rapport à l’atorvastatine en monothérapie (p < 0,05); ANCOVA
Au cours d’une étude comparative avec la niacine menée auprès de patients atteints d’hypercholestérolémie, d’hyperlipidémie mixte (types IIa et IIb de Fredrickson) et d’hypertriglycéridémie (type IV de Fredrickson), l’atorvastatine calcique à 10 mg par jour a eu un effet hypocholestérolémiant plus marqué (réductions plus importantes des taux de C-LDL, d’apo B et d’apo B-LDL), tandis que la niacine à 3 g par jour a eu un effet hypotriglycéridémiant plus marqué (réductions plus importantes des taux de TG, de TG-VLDL, de TG-HDL et d’apo B-VLDL). La tolérabilité de l’atorvastatine calcique s’est avérée supérieure à celle de la niacine (tableau 15).
Tableau 15. Comparaison de L’atorvastatine calcique avec la niacine (variation moyenne en pourcentage par rapport aux valeurs initiales)
| Paramètre | Types IIa et IIb de Fredrickson | Type IV de Fredrickson | ||
Atorvastatine 10 mg (N = 43) | Niacine 3 g/jour (N = 39) | Atorvastatine 10 mg (N = 11) | Niacine 3 g/jour (N = 12) | |
| C-LDL | -33* | -8 | -15* | +14 |
| Apo B | -30* | -16 | -23* | -3 |
| CT | -28* | -11 | -26* | 0 |
| TG | -16 | -29* | -36 | -29 |
| C-HDL | +4 | +27* | +4 | +25 |
| C-VLDL | -28 | -39 | -43 | -36 |
| Rapport C non-HDL/C-HDL | -34 | -32 | -34 | -19 |
| Rapport Apo B/HDL | -32 | -31 | -28 | -18 |
* Différence significative entre les traitements (p < 0,05); ANCOVA
Dans une étude comparative avec le fénofibrate menée auprès de patients atteints d’hyperlipidémie combinée ou d’hypertriglycéridémie, l’atorvastatine calcique à 20 mg par jour s’est révélée plus efficace pour réduire les taux de C-LDL, d’apo B et de CT que le fénofibrate à 100 mg 3 f.p.j. Le traitement par l’atorvastatine calcique a également entraîné des réductions cliniquement significatives des taux de TG et de C-VLDL, ainsi que des hausses des taux de C-HDL, même si ces modifications n’étaient pas aussi marquées que celles observées avec le fénofibrate. Le traitement par l’atorvastatine calcique a entraîné une meilleure réduction du rapport C non-HDL/C-HDL, ce qui pourrait être un bon indicateur du bienfait global de la régulation des lipides. L’atorvastatine calcique a aussi été mieux tolérée que le fénofibrate (tableau 16).
Tableau 16. Comparaison de L’atorvastatine calcique avec le fénofibrate (variation moyenne en pourcentage après 24 semaines par rapport aux valeurs initiales)
| Paramètre | Types IIa et IIb de Fredrickson | Type IV de Fredrickson | ||
| Paramètre | Types IIa et IIb de Fredrickson | Type IV de Fredrickson | ||
Atorvastatine 20 mg (N = 36) | Fénofibrate 300 mg (N = 33) | Atorvastatine 20 mg (N = 9) | Fénofibrate 300 mg (N = 8) | |
Atorvastatine 20 mg (N = 36) | Fénofibrate 300 mg (N = 33) | Atorvastatine 20 mg (N = 9) | Fénofibrate 300 mg (N = 8) | |
| C-LDL | -39* | -7 | -28* | +27 |
| Apo B | -36* | -17 | -27 | -9 |
| CT | -34* | -14 | -26 | -13 |
| TG | -27 | -39 | -34 | -57* |
| C-HDL | +9 | +22* | +8 | +30* |
| C-VLDL | -39 | -50 | -36 | -73* |
| Rapport C non-HDL/C-HDL | -44* | -32 | -36 | -35 |
* Différence significative entre les traitements (p < 0,05); ANCOVA
Hypercholestérolémie familiale hétérozygote chez les enfants :
Dans le cadre d’une étude contrôlée par placebo et menée à double insu, suivie d’une phase ouverte, 187 filles (ayant déjà eu leurs premières règles) et garçons âgés de 10 à 17 ans (moyenne de 14,1 ans) atteints d’hypercholestérolémie familiale hétérozygote ou d’hypercholestérolémie grave ont été répartis au hasard pour recevoir de l’atorvastatine calcique (n = 140) ou un placebo (n = 47) pendant 26 semaines, après quoi ils ont tous reçu l’atorvastatine calcique pendant 26 semaines. Les critères d’admissibilité à l’étude étaient les suivants : 1) taux initial de C-LDL ≥ 4,9 mmol/L (190 mg/dL) ou 2) taux initial de C-LDL ≥ 4,1 mmol/L (160 mg/dL) et antécédents familiaux d’hypercholestérolémie familiale ou maladie cardiovasculaire prématurée avérée chez un parent du premier ou du deuxième degré.
Tableau 17. Effet de L’atorvastatine calcique à 10 et à 20 mg sur les taux de C-LDL, de CT et de TG dans le cadre d’un essai contrôlé de 6 mois mené auprès de garçons adolescents et de filles ayant déjà eu leurs premières règles âgés de 10 à 17 ans (N = 187) atteints d’hypercholestérolémie familiale hétérozygote
| N | Âge | Dose | Variation (%) | ||||||
| C-LDL | CT | TG | |||||||
| 22 | 10-13 | 10 mg | -37,85 | -29,3 | -9,2 | ||||
| 40 | 14-17 | 10 mg | -38,2 | -29,4 | -6,9 | ||||
| 33 | 10-13 | 20 mg | -42,1 | -34,0 | -13,3 | ||||
| 43 | 14-17 | 20 mg | -40,3 | -33,0 | -18,3 | ||||
Le taux de C-LDL initial moyen était de 5,7 mmol/L (218,6 mg/dL) (intervalle : 3,6 à 10,0 mmol/L [138,5 à 385,0 mg/dL]) dans le groupe atorvastatine calcique comparativement à 5,9 mmol/L (230,0 mg/dL) (intervalle : 4,1 à 8,4 mmol/L [160,0 à 324,5 mg/dL]) dans le groupe placebo. La posologie de l’atorvastatine calcique était de 10 mg 1 f.p.j. pendant les 4 premières semaines; la dose était portée à 20 mg 1 f.p.j. si le taux de C-LDL demeurait > 3,4 mmol/L (130 mg/dL). Durant la phase à double insu, le nombre de patients sous atorvastatine chez qui il a fallu augmenter la dose à 20 mg après 4 semaines était de 78 (55,7 %).
L’atorvastatine calcique a réduit de façon significative les taux plasmatiques de CT, de C-LDL, de TG et d’apo B durant la phase à double insu de 26 semaines (voir les tableaux 17 et 18).
Tableau 18. Effets hypolipidémiants de l’atorvastatine chez les adolescents et les adolescentes atteints d’hypercholestérolémie familiale hétérozygote ou d’hypercholestérolémie grave (variation moyenne, en pourcentage, entre le début et la fin de l’étude [population en intention de traiter])
| Dose | N | CT | C-LDL | C-HDL | TG | Apolipoprotéine B |
| Placebo | 47 | -1,5 | -0,4 | -1,9 | 1 | 0,7 |
| Atorvastatine | 140 | -31,4 | -39,6 | 2,8 | -12 | -34 |
Le taux moyen de C-LDL obtenu était de 3,8 mmol/L (130,7 mg/dL) (intervalle : 1,8 à 6,3 mmol/L [70,0 à 242,0 mg/dL]) dans le groupe atorvastatine calcium comparativement à 5,9 mmol/L (228,5 mg/dL) (intervalle : 3,9 à 10,0 mmol/L [152,0 à 385,0 mg/dL]) dans le groupe placebo durant la phase à double insu de 26 semaines. Les profils d’innocuité et de tolérabilité de l’atorvastatine calcium à 10 et à 20 mg se sont révélés semblables à ceux du placebo.
Dans le cadre de cette étude, on n’a constaté aucun effet du médicament sur la croissance ou la maturation sexuelle des garçons ou des filles, d’après une évaluation reposant sur la classification de Tanner menée pendant 26 semaines. La proportion des sujets qui sont passés à un stade de Tanner supérieur entre le début et la 26e semaine de la phase à double insu était semblable dans le groupe atorvastatine et le groupe placebo (28 % et 31 %, respectivement; p = 0,7). On n’a recueilli aucune donnée spécifique sur le cycle menstruel. L’atorvastatine calcium n’a eu aucun effet sur les taux plasmatiques de LH, de FSH, de cortisol, de testostérone et de déhydroépiandrostérone. L’effet du traitement sur les fonctions cognitives n’a pas été évalué au cours de cette étude.
L’atorvastatine calcium n’a pas été étudiée dans le cadre d’essais cliniques contrôlés menés auprès de patients prépubères ou de patients âgés de moins de 10 ans. L’innocuité et l’efficacité de doses supérieures à 20 mg n’ont pas été étudiées chez les enfants dans le cadre d’essais contrôlés.
Prévention de la maladie cardiovasculaire
Au cours de l’essai ASCOT (Anglo-Scandinavian Cardiac Outcomes Trial), on a évalué l’effet de l’atorvastatine calcium sur la coronaropathie, mortelle ou non, auprès de 10 305 patients hypertendus âgés de 40 à 80 ans (moyenne de 63 ans) sans antécédents d’infarctus du myocarde et présentant un taux de CT ≤ 6,5 mmol/L. Outre l’hypertension, tous les patients présentaient au moins 3 des facteurs de risque suivants : sexe masculin (81,1 %), âge ≥ 55 ans (84,5 %), tabagisme (33,2 %), diabète (24,3 %), antécédents de coronaropathie chez un parent du premier degré (26 %), rapport CT/C-HDL ≥ 6 (14,3 %), maladie vasculaire périphérique (5,1 %), hypertrophie ventriculaire gauche (14,4 %), antécédents d’événement vasculaire cérébral (9,8 %), certaines anomalies à l’ECG (14,3 %), protéinurie ou albuminurie (62,4 %). Au cours de cette étude contrôlée par placebo et menée à double insu, les patients ont reçu un traitement antihypertensif (cibles tensionnelles pour les patients non diabétiques : TA < 140/90 mmHg; pour les patients diabétiques : TA < 130/80 mm Hg) et ont été affectés soit au groupe atorvastatine calcium à 10 mg par jour (n = 5 168), soit au groupe placebo (n = 5 137), selon une méthode de répartition aléatoire « adaptative » sur covariables, qui tenait compte de la distribution de neuf caractéristiques initiales des patients déjà inscrits afin de réduire au minimum le déséquilibre de ces caractéristiques entre les 2 groupes. La durée médiane de suivi des patients a été de 3,3 ans.
Les effets de la dose de 10 mg par jour d’atorvastatine calcium sur les taux lipidiques ont été semblables à ceux observés au cours des essais cliniques antérieurs.
L’atorvastatine calcium a réduit de façon significative le taux d’incidence des événements coronariens (soit les coronaropathies mortelles [46 dans le groupe placebo contre 40 dans le groupe atorvastatine calcium] et les infarctus du myocarde non mortels [108 dans le groupe placebo contre 60 dans le groupe atorvastatine calcium]), avec une réduction du risque absolu (RRA) de 1,1 % et une réduction du risque relatif (RRR) de 36 % (les taux d’incidence étant de 1,9 % avec l’atorvastatine calcium et de 3,0 % avec le placebo), p = 0,0005 (voir la figure 1)]. Cette réduction du risque correspond à un nombre de patients à traiter de 311 par année. La réduction du risque était uniforme, peu importe l’âge des patients, le statut tabagique ou la présence d’obésité ou d’une atteinte de la fonction rénale. L’effet de l’atorvastatine calcium était observable peu importe le taux initial de cholestérol LDL. En raison du petit nombre d’événements, les résultats chez les femmes n’ont pas été concluants.
Figure 1. Effet de L’atorvastatine calcique à 10 mg par jour sur l’incidence cumulative d’infarctus du myocarde non mortels ou de décès associés à une coronaropathie (lors de l’essai ASCOT-LLA)
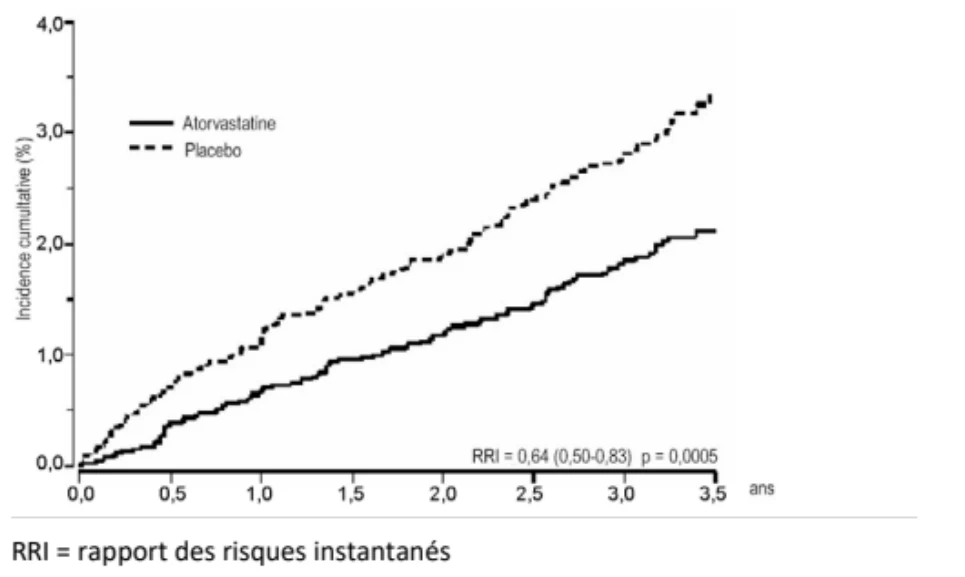
Dans le cadre de l’étude CARDS (Collaborative AtoRvastatin Diabetes Study), l’effet de l’atorvastatine calcium sur les paramètres d’évaluation des maladies coronariennes et non coronariennes a été mesuré chez 2 838 hommes (68 %) et femmes (32 %) âgés de 40 à 75 ans, atteints de diabète de type 2 (selon les critères de l’OMS), sans antécédents de maladie cardiovasculaire et ayant un taux de C-LDL ≤ 4,14 mmol/L et de TG ≤ 6,78 mmol/L. En plus d’être atteints de diabète de type 2, les patients présentaient au moins un des facteurs de risque de coronaropathie suivants : tabagisme (23 %), hypertension (80 %), rétinopathie (30 %), microalbuminurie (9 %) ou macroalbuminurie (3 %). Dans le cadre de cet essai clinique, multicentrique, contrôlé par placebo et mené à double insu, visant à évaluer la prévention primaire des maladies cardiovasculaires et cérébrovasculaires mortelles et non mortelles, des patients atteints de diabète de type 2 et présentant un autre facteur de risque de coronaropathie ont été répartis de façon aléatoire pour recevoir 10 mg d’atorvastatine calcium par jour (1 429) ou le placebo (1 411) selon un rapport de 1:1.
La durée médiane de suivi des patients a été de 3,9 ans. Le conseil de direction de l’étude CARDS a mis fin à l’étude deux ans avant la date prévue, car des bienfaits significatifs avaient été observés avec le traitement par l’atorvastatine calcium (valeur p unilatérale < 0,0005, en faveur de l’atorvastatine).
Au début de l’étude, les patients présentaient les caractéristiques suivantes : âge moyen : 62 ans; taux moyen d’HbA1c : 7,7 %; taux médian de C-LDL : 3,10 mmol/L; taux médian de CT : 5,35 mmol/L; taux médian de TG : 1,70 mmol/L; taux médian de C-HDL : 1,34 mmol/L.
Les effets de la dose d’atorvastatine calcium à 10 mg par jour sur les taux lipidiques ont été semblables à ceux qu’on avait observés au cours des essais cliniques antérieurs.
Le traitement par l’atorvastatine calcium a été associé à une réduction du risque relatif statistiquement significative de 37 % ou une réduction du risque absolu de 3,2 % de survenue d’événements cardiovasculaires majeurs. Une analyse de l’efficacité a montré que 83 patients (5,8 %) du groupe atorvastatine calcium et 127 patients (9,0 %) du groupe placebo avaient présenté leur premier paramètre d’évaluation clinique principal. Une comparaison du temps écoulé avant le premier paramètre d’évaluation principal chez les patients des deux groupes a permis d’établir un rapport des risques instantanés (RRI) de 0,63 (IC à 95 % : 0,48 à 0,83; p = 0,001 en faveur de l’atorvastatine calcium). Compte tenu d’une réduction du risque absolu de 3,2 %, le nombre de patients à traiter pendant un an pour prévenir un cas de manifestation du paramètre d’évaluation clinique principal est de 125. L’effet de l’atorvastatine calcium était observable peu importe l’âge, le sexe ou les taux lipidiques initiaux.
Figure 2. Temps écoulé avant le premier paramètre d’évaluation principal
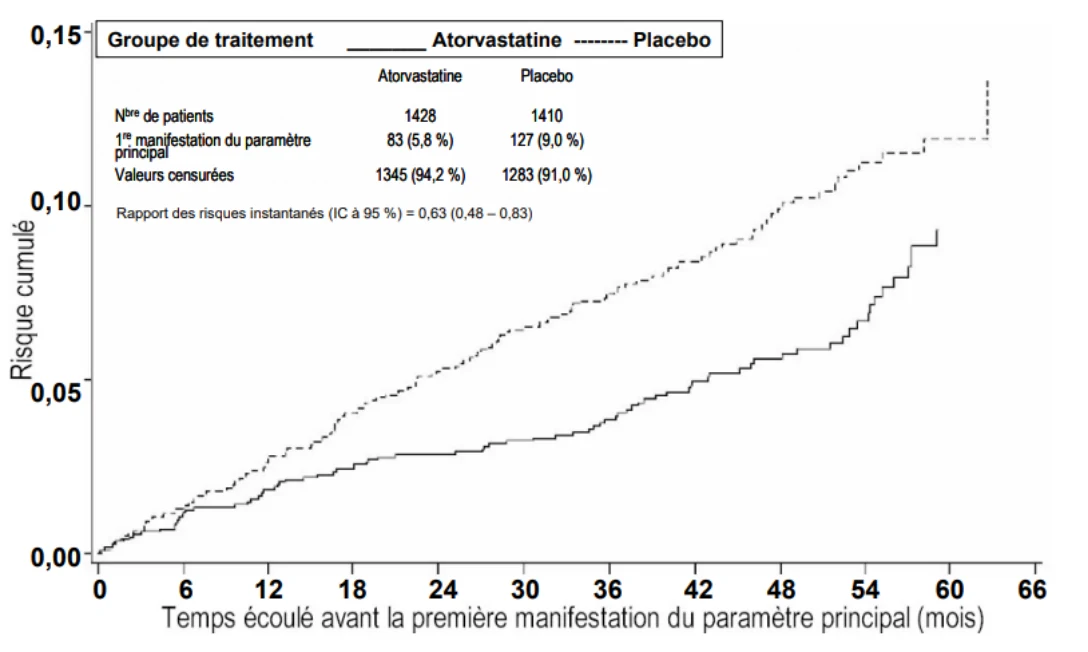
Lorsque les événements cardiovasculaires ont été évalués séparément, l’atorvastatine calcium a réduit de façon significative le risque relatif d’AVC de 48 % (réduction du risque absolu de 1,3 %). On a recensé 21 cas d’AVC (1,5 %) dans le groupe atorvastatine calcium p/r à 39 cas (2,8 %) dans le groupe placebo (RRI : 0,52; IC à 95 % : 0,31 à 0,89, p = 0,016). Le nombre de patients à traiter pendant un an pour prévenir un cas d’AVC est de 307.
Figure 3. Temps écoulé avant la survenue d’un premier AVC
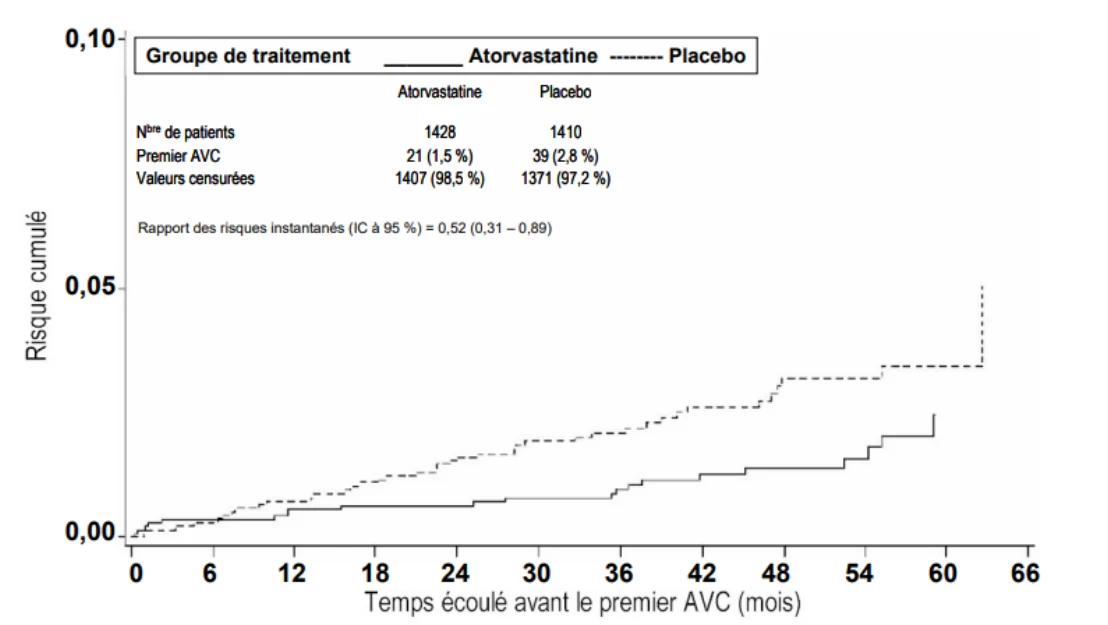
On a également observé une réduction de 42 % du risque relatif d’infarctus du myocarde ou encore une réduction du risque absolu de 1,8 %; 38 cas (2,7 %) sous atorvastatine calcium ont été recensés comparativement à 64 cas (4,5 %) sous placebo (RRI : 0,58; IC à 95 % : 0,39 à 0,86, p = 0,007). Le nombre de patients à traiter pendant un an pour prévenir un cas d’infarctus du myocarde est de 222.
Toutefois, on n’a constaté aucune réduction significative du temps avant un premier pontage coronarien, une première angioplastie coronaire transluminale percutanée (ACPT) ou d’une autre intervention de revascularisation coronarienne, du temps avant la survenue d’une première d’angine de poitrine instable ou du temps avant le décès associé à une coronaropathie aiguë. On n’a observé aucune réduction significative du temps avant le décès toutes causes confondues (61 décès dans le groupe atorvastatine calcium p/r à 82 dans le groupe placebo; RRI : 0,73; IC à 95 % : 0,52 à 1,01, p = 0,059) ou du temps avant le décès de cause cardiovasculaire ou non cardiovasculaire.
14.3 Études de biodisponibilité comparatives
Une étude de biodisponibilité comparative croisée, à répartition aléatoire et à dose unique portant sur les comprimés ATORVASTATIN à 80 mg (Sivem Produits Pharmaceutiques ULC) et les comprimés LIPITORMD à 80 mg (Pfizer Canada Inc.) a été menée chez 22 sujets masculins en bonne santé et à jeun. Un résumé des données de biodisponibilité comparative chez 17 sujets inclus dans l’analyse statistique est présenté dans le tableau suivant.
RÉSUMÉ DE L’ÉTUDE DE BIODISPONIBILITÉ COMPARATIVE
Atorvastatine (1 x 80 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASC0-t (ng·h/mL) | 156,68 164,03 (33,69) | 142,53 152,43 (40,01) | 109,9 | 99,7-121,2 |
ASCI (ng·h/mL) | 160,67 168,40 (34,59) | 146,91 157,05 (40,71) | 109,4 | 99,4-120,4 |
Cmax (ng/mL) | 38,40 41,00 (37,94) | 34,43 38,58 (51,36) | 111,5 | 94,9-131,0 |
Tmax3 (h) | 1,33 (0,75-5,00) | 0,75 (0,33-1,67) | Sans objet | Sans objet |
T½4 (h) | 9,66 (13,54) | 9,92 (14,69) | Sans objet | Sans objet |
1 Comprimés ATORVASTATIN (atorvastatine calcique) à 80 mg (Sivem Produits Pharmaceutiques ULC)
2 Comprimés LIPITORMD (atorvastatine calcique) à 80 mg (Pfizer Canada Inc.)
3 Exprimé sous forme de médiane (intervalle) seulement.
4 Exprimé sous forme de moyenne arithmétique (CV %) seulement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
La toxicité aiguë de l’atorvastatine administrée à des doses uniques par voie orale ou intraveineuse a été évaluée chez la souris, le rat et le chien. Les résultats obtenus sont résumés ci-dessous.
Tableau 19. Études de toxicité aiguë (voie orale et intraveineuse) sur l’atorvastatine
| Espèce | Sexe | Voie d’administration | Intervalle posologique (mg/kg) | Résultats |
| Souris | Mâles/femelles | Orale | 200 à 5 000 | Aucun décès |
| Souris | Mâles/femelles | Intraveineuse | 0,4 à 4 | Aucun décès |
| Rat | Mâles/femelles | Orale | 200 à 5 000 | Aucun décès |
| Rat | Mâles/femelles | Intraveineuse | 0,4 à 4 | Aucun décès |
| Chien | Mâles/femelles | Orale | 10 à 400 | Aucun décès |
| Chien | Mâles/femelles | Intraveineuse | 0,4 à 4 | Aucun décès |
La toxicité aiguë de l’atorvastatine chez les rongeurs et chez le chien est faible. Chez la souris et le rat, les doses orales létales médianes sont supérieures à 5 000 mg/kg.
Le tableau suivant énumère les organes cibles affectés par l’atorvastatine dans les études de toxicité avec des doses multiples chez le rat (2 à 52 semaines) et chez le chien (2 à 104 semaines). La variété des effets observés n’est pas surprenante, étant donné le grand intervalle de doses utilisées, la puissance de l’effet inhibiteur de l’atorvastatine sur la synthèse du mévalonate et le rôle essentiel joué par l’HMG-CoA réductase dans le maintien de l’homéostasie cellulaire.
Tableau 20. Organes cibles affectés par l’atorvastatine dans les études chez l’animal
| Rat | Chien |
Foie Estomac (non glandulaire) Muscle squelettique | Foie Vésicule biliaire Muscle squelettique Intestin Cerveau/nerf optique* |
* Effet observé avec l’administration de doses massives et intolérables (280 mg/kg)
Le tableau suivant résume les effets indésirables importants observés au cours des études de toxicité à long terme chez le rat (52 semaines) et chez le chien (104 semaines).
Tableau 21. Effets indésirables importants de l’atorvastatine observés dans les études à long terme
| Espèces/résultats | Dose minimale toxique (mg/kg/jour) | Dose sans effet (mg/kg/jour) |
| RAT | ||
| Atypie hépatocellulaire | 70 | 5 |
| Hyperplasie des canaux biliaires1 | 125 | 70 |
| Acanthose gastrique non glandulaire | 125 | 70 |
| CHIEN | ||
| Décès2 | 120 | 40 |
| Granulomes hépatocellulaires3 | 10 | ND |
| Nécrose hépatocellulaire3 | 120 | 40 |
| Œdème/hémorragie de la vésicule biliaire3 | 120 | 40 |
| Hyperplasie des canaux biliaires3 | 120 | 10 |
| Ulcères intestinaux et nécroses unicellulaires3 | 120 | 40 |
| Nécrose des muscles squelettiques (langue)2 | 120 | 40 |
1 Effet présent seulement à la 26e semaine; non observé à la 52e semaine
2 Effet observé à la 7e ou à la 9e semaine
3 Effet observé à la 52e semaine ou sur des chiens moribonds, moins prononcé après une période de sevrage de 12 semaines (64e semaine), et non observé après 104 semaines de traitement.
ND = Non déterminé
Les résultats des études de toxicité à long terme ont indiqué qu’à l’instar d’autres inhibiteurs de l’HMG-CoA réductase, l’atorvastatine a le foie comme principal organe cible. Ce point n’est pas étonnant, car le foie est le principal site de l’action pharmacologique de l’atorvastatine et est le plus exposé au médicament administré par voie orale. Les études menées chez le rat et le chien ont mis en évidence une diminution des changements hépatiques au fil du temps (les effets étaient moins prononcés à la fin des études de 52 et de 104 semaines), ce qui semble indiquer qu’il se produit une réponse adaptative au médicament.
L’hémorragie cérébrale, la dégénérescence du nerf optique, l’opacité du cristallin et la dégénérescence testiculaire n’ont pas été observées chez les chiens traités par l’atorvastatine pendant 104 semaines à des doses pouvant atteindre 120 mg/kg par jour.
Cancérogénicité :
L’atorvastatine ne s’est pas révélée cancérogène chez le rat à des doses de 10, 30 ou 100 mg/kg par jour administrées pendant 2 ans. La dose de 100 mg/kg par jour est 63 fois plus élevée que la dose maximale recommandée chez l’humain (80 mg, soit 1,6 mg/kg pour un sujet de 50 kg), avec une ASC (0 à 24 heures) de 8 à 16 fois plus élevée.
L’atorvastatine a été administrée à des souris aux doses de 100, 200 ou 400 mg/kg par jour pendant 2 ans. La dose de 400 mg/kg a entraîné une incidence accrue de l’adénome hépatocellulaire chez les mâles et du carcinome hépatocellulaire chez les femelles. Cette dose représente 250 fois la dose maximale recommandée chez l’humain en mg/kg, et une exposition systémique d’après l’ASC (0 à 24 heures) était de 6 à 11 fois plus élevée. Il n’y avait aucun signe d’incidence accrue de tumeurs liée au traitement aux doses plus faibles de 100 et 200 mg/kg par jour (c.-à-d. jusqu’à 125 fois la dose maximale recommandée chez l’humain en mg/kg et une exposition systémique 3 fois plus élevée d’après l’ASC [0 à 24 heures]).
Génotoxicité :
L’atorvastatine ne s’est pas révélée mutagène ni clastogène lors de quatre épreuves in vitro avec ou sans activation métabolique ni lors d’un essai in vivo. On a obtenu des résultats négatifs lors du test d’Ames sur Salmonella typhimurium et Escherichia coli, ainsi que lors du test de mutation directe in vitro du gène HGPRT dans des cellules de poumon de hamster chinois. L’atorvastatine n’a pas produit d’augmentation significative des aberrations chromosomiques lors du test in vitro sur des cellules de poumon de hamster chinois et a donné des résultats négatifs lors du test du micronoyau de cellules de souris in vivo.
Toxicologie pour la reproduction et le développement :
Aucun effet indésirable sur la fertilité ni sur la reproduction n’a été observé chez des rats ayant reçu de l’atorvastatine à des doses pouvant atteindre 175 mg/kg/jour ni chez des rates ayant reçu des doses allant jusqu’à 225 mg/kg par jour. Ces doses représentent de 100 à 140 fois la dose maximale recommandée chez l’humain en mg/kg. Chez le chien, l’administration d’atorvastatine pendant 2 ans à des doses de 10, 40 ou 120 mg/kg n’a provoqué aucun effet indésirable sur les spermatozoïdes et les paramètres du sperme, ni sur l’histopathologie des organes reproducteurs. L’atorvastatine ne s’est révélée tératogène chez le rat ni chez le lapin.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
- 1. LIPITORMD (comprimés d’atorvastatine calcique USP, 10 mg, 20 mg, 40 mg et 80 mg), numéro de contrôle de la présentation 294009, Monographie de produit, BGP Pharma ULC. (22 juillet 2025)