


Monographie de produit - Simvastatin-Odan
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique/teneur | Tous les ingrédients non médicinaux |
| orale | Comprimés à 5 mg, 10 mg, 20 mg, 40 mg et 80 mg | Acide ascorbique, acide citrique monohydraté, amidon prégélifié, butylhydroxyanisol, cellulose microcristalline, dioxyde de titane, hydroxypropylcellulose, hydroxypropylméthylcellulose, monohydrate de lactose, stéarate de magnésium, talc. Les comprimés Simvastatin-ODAN à 5 mg, à 10 mg et à 20 mg renferment de l’oxyde ferrique jaune. Les comprimés Simvastatin-ODAN à 10 mg, à 20 mg, à 40 mg et à 80 mg contiennent en plus de l’oxyde ferrique rouge. |
INDICATIONS ET USAGE CLINIQUE
Chez les patients présentant un risque élevé d’événements coronariens en raison d’une maladie coronarienne ou d’une autre maladie artérielle occlusive et chez les patients de plus de 40 ans qui ont reçu un diagnostic de diabète, Simvastatin-Odan est indiqué pour :
- réduire le risque de mortalité générale, car il diminue la mortalité d’origine coronarienne;
- réduire le risque d’infarctus du myocarde;
- réduire le risque d’accident vasculaire ischémique cérébral.
Cette indication s’applique aux patients présentant un risque élevé d’événements coronariens, quels que soient leurs taux lipidiques.
Chez les patients hypercholestérolémiques qui sont atteints de maladie coronarienne,
Simvastatin-Odan ralentit la progression de l’athérosclérose coronarienne et réduit le nombre de nouvelles lésions et de nouvelles occlusions complètes.
Hyperlipidémie
Simvastatin-Odan est indiqué comme traitement d’appoint à un régime alimentaire, équivalant au moins à la phase 1 du régime de l’American Heart Association (AHA), pour abaisser les taux élevés de cholestérol total, de cholestérol lié aux lipoprotéines de basse densité (LDL-cholestérol), d’apolipoprotéine B et de triglycérides chez les patients atteints d’hypercholestérolémie primitive (type IIa)1 ou d’hyperlipidémie mixte (type IIb)†, lorsque la réponse au traitement diététique et aux autres mesures non pharmacologiques est insuffisante.
Simvastatin-Odan (à des doses comprises entre 5 et 80 mg par jour) réduit de 19 % à 36 % le taux de cholestérol total, de 26 % à 47 % le taux de LDL-cholestérol, de 19 % à 38 % le taux d’apolipoprotéine B et de 12 % à 33 % le taux de triglycérides, chez les patients atteints d’hyperlipidémie légère, modérée ou grave (types IIa et IIb de la classification de Fredrickson).
Simvastatin-Odan permet aussi d’augmenter de 8 % à 16 % le taux de HDL-cholestérol et ainsi de réduire les rapports LDL-cholestérol/HDL-cholestérol et cholestérol total/HDL-cholestérol.
Il existe peu de données sur l’hypercholestérolémie familiale homozygote. Dans une étude clinique contrôlée menée auprès de 12 patients, Simvastatin-Odan, administré à la dose de 40 et de 80 mg par jour, a réduit respectivement de 12 % et de 23 % le taux de cholestérol total, de 14
% et de 25 % le taux de LDL-cholestérol et de 14 % et de 17 % le taux d’apolipoprotéine B. La réduction du taux de LDL-cholestérol a été de 41 % chez un patient qui avait reçu la dose de 80 mg par jour et qui présentait une absence d’activité des récepteurs des LDL-cholestérol (voir
ÉTUDES CLINIQUES).
Après avoir établi que l’élévation des lipides plasmatiques est primitive et non pas secondaire à des affections sous-jacentes telles qu’un diabète mal équilibré, une hypothyroïdie, un syndrome néphrotique, une maladie hépatique ou des dysprotéinémies, il faudrait s’assurer, chez les patients pour qui l’on envisage un traitement avec Simvastatin-Odan, que le taux élevé de cholestérol sérique total résulte d’un taux élevé de LDL-cholestérol. Cette précaution est particulièrement importante chez les patients dont le taux de triglycérides totaux est supérieur à
4,52 mmol/L (400 mg/dL) ou qui présentent des concentrations anormalement élevées de HDL-
1 A disorder of lipid metabolism characterized by elevated serum cholesterol levels in association with normal triglyceride levels (Type IIa) or with increased triglyceride levels (Type IIb). Fredrickson DS, Levy RI, Lees RS. Fat transport in lipoproteins - An integrated approach to mechanisms and disorders. N Engl J Med 1967;276:148-56.
cholestérol; dans ce cas, les fractions lipoprotéiniques autres que les LDL peuvent contribuer de façon significative à la hausse du taux de cholestérol total, sans qu’il y ait augmentation notable du risque de maladie cardiovasculaire. Chez la plupart des patients, on détermine la valeur du
LDL-cholestérol à l’aide de l’équation suivante :
LDL-cholestérol (mmol/L) = Cholestérol total – [(0,37 x Triglycérides) + HDL-cholestérol]2 LDL-cholestérol (mg/dL) = Cholestérol total – [(0,16 x Triglycérides) + HDL-cholestérol]
Lorsque le taux de triglycérides totaux est supérieur à 4,52 mmol/L (400 mg/dL), cette équation est cependant moins précise. Chez ces patients, la mesure du LDL-C peut s’effectuer au moyen de l’ultracentrifugation.
CONTRE-INDICATIONS
- Patients présentant une hypersensibilité à ce médicament ou à l’un des composants du produit. Voir FORMES POSOLOGIQUES, COMPOSITION ET
CONDITIONNEMENT pour connaître la liste complète des ingrédients.
- Affection hépatique évolutive ou élévation persistante et inexpliquée des transaminases sériques.
- Femmes enceintes et femmes qui allaitent. Le cholestérol et les autres produits de la biosynthèse du cholestérol sont des substances essentielles au développement du foetus
(y compris la synthèse des stéroïdes et des membranes cellulaires). Simvastatin-Odan ne devrait être administré aux femmes en âge de procréer que dans les cas où le risque de devenir enceinte est hautement improbable et où les patientes ont été avisées des dangers potentiels. Si la patiente devient enceinte pendant le traitement avec Simvastatin-Odan il importe de cesser immédiatement la prise du médicament et d’avertir la patiente des effets nuisibles possibles pour le foetus. L’athérosclérose étant un processus chronique, l’interruption temporaire d’un traitement régulateur du métabolisme lipidique durant la grossesse ne devrait normalement avoir que peu de répercussions sur les résultats d’un traitement à long terme de l’hypercholestérolémie primitive (voir MISES EN GARDE
ET PRÉCAUTIONS, Femmes enceintes et Femmes qui allaitent).
2 DeLong, D.M. et coll., « A comparison of methods », JAMA, 256, 1986, p. 2372-2377.
MISES EN GARDE ET PRÉCAUTIONS
MISES EN GARDE ET PRÉCAUTIONS sont classés en ordre alphabétique
Généralités
Avant d’entreprendre un traitement avec Simvastatin-Odan on doit tenter d’abaisser le taux de cholestérol sérique par un régime alimentaire et des exercices appropriés, par une perte de poids chez les personnes qui font de l’embonpoint et chez les obèses, et par le traitement de toute affection sous-jacente qui puisse provoquer l’hypercholestérolémie (voir INDICATIONS ET
USAGE CLINIQUE). On doit recommander aux patients d’informer les médecins qu’ils consulteront ultérieurement d’un traitement antérieur avec Simvastatin-Odan ou avec tout autre hypolipidémiant.
En prévention primaire, on n’a pas évalué l’effet des changements attribuables à la simvastatine à l’égard des taux de lipoprotéines, telle la réduction du cholestérol sérique, sur la morbidité et la mortalité cardiovasculaires ainsi que sur la mortalité générale.
Système endocrinien/métabolisme
Effet sur les taux de CoQ10 (ubiquinone) : On a observé une diminution importante des concentrations plasmatiques de CoQ10 chez les patients traités avec Simvastatin-Odan et d’autres statines. L’importance clinique d’une carence éventuelle en CoQ10 provoquée à long terme par les composés de cette classe n’a toutefois pas été établie (voir BIBLIOGRAPHIE).
Effet sur les lipoprotéines (a) : Chez certains patients, l’effet bénéfique attribuable à la réduction du taux de cholestérol total et du taux de LDL-cholestérol peut être partiellement atténué par une hausse concomitante du taux de lipoprotéines (a) [Lp(a)]. Des études sont en cours pour évaluer l’importance des variations plasmatiques des Lp(a). Par conséquent, tant que l’on ne disposera pas de nouvelles données, on propose de mesurer, si possible, les taux sériques de Lp(a) chez les patients traités avec simvastatine.
Système endocrinien : Les inhibiteurs de l’HMG-CoA réductase diminuent la synthèse du cholestérol et, comme tel, peuvent théoriquement entraver l’élaboration des hormones stéroïdes
surrénaliennes et sexuelles. Les résultats d’études cliniques ont montré que la simvastatine et d’autres inhibiteurs de l’HMG-CoA réductase ne réduisent pas les concentrations plasmatiques du cortisol, n’altèrent pas la réserve surrénalienne et n’abaissent pas la concentration plasmatique basale de testostérone. Toutefois, les effets des inhibiteurs de l’HMG-CoA réductase sur la fertilité des hommes n’ont pas encore été évalués chez un nombre suffisant de patients. Les effets, s’il y a lieu, sur l’axe hypophyso-gonadique sont inconnus chez la femme non ménopausée. Il faut évaluer soigneusement les patients traités à la simvastatine qui présentent des signes cliniques de dysfonctionnement endocrinien. Il faut user de prudence lorsqu’un inhibiteur de l’HMG-CoA réductase ou un autre agent indiqué pour abaisser la cholestérolémie est administré à des patients recevant d’autres médicaments (par exemple la spironolactone ou la cimétidine) pouvant diminuer le taux des hormones stéroïdes endogènes (voir INTERACTIONS
MÉDICAMENTEUSES).
Fonctions hépatique/biliaire/pancréatique
Lors des études cliniques, on a observé une augmentation marquée et persistante des transaminases sériques (jusqu’à plus de 3 fois la limite supérieure de la normale) chez 1 % des patients adultes traités avec simvastatine (voir EFFETS INDÉSIRABLES, Analyses de laboratoire). À l’interruption du traitement, les taux de transaminases sont habituellement revenus lentement à leurs valeurs initiales. Ces augmentations n’étaient pas associées à un ictère ni à d’autres signes ou symptômes. On n’a pas constaté d’hypersensibilité. Certains de ces patients présentaient des résultats anormaux des tests de la fonction hépatique avant le traitement avec la simvastatine, consommaient des quantités importantes d’alcool, ou présentaient ces deux caractéristiques à la fois.
Au cours de l’étude 4S (Scandinavian Simvastatin Survival Study) (voir ÉTUDES
CLINIQUES), on n’a pas observé de différence significative entre le groupe traité avec la simvastatine et le groupe ayant reçu le placebo (14 [0,7 %] contre 12 [0,6 %]) quant au nombre de patients ayant présenté à plus d’une reprise une élévation des transaminases dépassant 3 fois la limite supérieure de la normale. Les élévations isolées (à une seule occasion) de la SGPT
(ALAT) au-delà de 3 fois la limite supérieure de la normale ont été nettement plus fréquentes dans le groupe traité avec la simvastatine, durant la première année de l’étude seulement (20
contre 8, p = 0,023). L’élévation des transaminases a entraîné l’interruption du traitement chez 8 patients du groupe simvastatine (n = 2 221) et chez 5 patients du groupe placebo (n = 2 223).
Parmi les 1 986 patients de l’étude 4S qui ont été traités avec la simvastatine et qui présentaient au début du traitement des résultats normaux lors des tests de la fonction hépatique, seulement 8
(0,4 %) ont subi une élévation des transaminases dépassant 3 fois la limite supérieure de la normale ou ont interrompu leur traitement en raison de cette élévation pendant la durée médiane de 5,4 ans de l’étude. Tous les patients de l’étude ont reçu une dose initiale de 20 mg de simvastatine; chez 37 % des patients, cette dose a toutefois été augmentée à 40 mg.
Dans deux études cliniques contrôlées d’une durée de 6 mois menées auprès de 1 105 patients, une hausse persistante des transaminases hépatiques, attribuable au médicament, a été observée à une fréquence de 0,7 % pour la dose de 40 mg et de 1,8 % pour la dose de 80 mg.
Dans l’étude HPS (Heart Protection Study) (voir ÉTUDES CLINIQUES) au cours de laquelle 20
536 patients ont été répartis au hasard pour recevoir simvastatine à raison de 40 mg par jour ou un placebo, une élévation du taux des transaminases (> 3 fois la limite supérieure de la normale lors de mesures répétées) a été observée à une fréquence de 0,21 % (n = 21) chez les patients traités avec simvastatine et de 0,09 % (n = 9) chez les patients ayant reçu le placebo.
On recommande de procéder à des examens de la fonction hépatique chez tous les patients au début du traitement et par la suite lorsque cet examen est indiqué sur le plan clinique.
Les patients dont la dose est augmentée à 80 mg devraient subir un examen supplémentaire de la fonction hépatique avant l’augmentation de la dose, 3 mois après cette augmentation et périodiquement par la suite (par exemple deux fois par année) au cours de la première année de traitement. On doit surveiller plus attentivement les patients chez qui l’on constate une élévation du taux de transaminases sériques; dans ce cas, on devra refaire les mesures le plus tôt possible, puis les répéter à des intervalles plus rapprochés.
Comme les autres inhibiteurs de l’HMG-CoA réductase, SIMVASTATIN-ODAN devrait
être administré avec prudence aux patients qui consomment des quantités importantes d’alcool ou qui ont des antécédents de maladie hépatique, ou qui présentent ces deux caractéristiques à la fois. Une affection hépatique évolutive ou une élévation persistante et inexpliquée des transaminases sont des contre-indications à l’administration de simvastatine si l’un de ces troubles survient au cours du traitement, on doit interrompre la prise du médicament.
Des élévations modérées des transaminases sériques (moins de trois fois la limite supérieure de la normale) ont été rapportées après un traitement avec simvastatine (voir EFFETS
INDÉSIRABLES). Ces anomalies n’étaient pas spécifiques à l’administration de simvastatine et ont été également observées avec d’autres hypolipidémiants comparables. Apparaissant généralement au cours des 3 premiers mois de traitement avec la simvastatine, elles ont été de nature transitoire et n’ont été accompagnées d’aucun symptôme. En outre, elles n’ont pas motivé l’interruption du traitement.
Effets sur les muscles
Myopathie/rhabdomyolyse : On a rapporté des effets indésirables sur les muscles squelettiques, comme la myalgie, la myopathie et, rarement, la rhabdomyolyse, chez des patients traités avec simvastatine.
De rares cas de rhabdomyolyse, accompagnée d’une insuffisance rénale aiguë consécutive à une myoglobinurie, ont été rapportés avec simvastatine et les autres inhibiteurs de l’HMG-
CoA réductase.
On doit soupçonner une myopathie, définie comme une douleur ou une faiblesse musculaire associée à une élévation de la créatine kinase dépassant dix fois la limite supérieure de la normale, chez les patients qui présentent une myalgie diffuse, une sensibilité ou une faiblesse musculaire ou une élévation marquée des taux de créatine kinase. Par conséquent, il faut informer tous les patients qui amorcent un traitement à la simvastatine ou chez qui la dose de ce médicament est augmentée du risque de myopathie et les aviser de rapporter immédiatement toute douleur, sensibilité ou faiblesse musculaires inexpliquées, en particulier si de tels symptômes sont associés à des malaises généraux ou à de la fièvre. On devrait procéder au dosage périodique de la créatine kinase chez les patients qui amorcent un traitement avec la simvastatine ou chez qui la dose de ce médicament est augmentée. On devrait procéder au dosage du taux de créatine kinase chez les patients qui présentent des signes ou
symptômes évocateurs d’une myopathie. Le traitement avec Simvastatine devrait être interrompu immédiatement lors d’une élévation marquée de la créatine kinase ou lorsqu’une myopathie est diagnostiquée ou soupçonnée. Dans la plupart des cas, lorsque les patients interrompent le traitement sans tarder, les symptômes musculaires disparaissent et le taux de créatine kinase revient à la normale. La myopathie évolue parfois vers une rhabdomyolyse, une affection qui a rarement entraîné la mort, accompagnée ou non d’une insuffisance rénale aiguë consécutive à une myoglobinurie. Un taux plasmatique élevé d’inhibiteurs de l’HMG-CoA réductase augmente le risque de myopathie.
Dans l’étude de Survis des pays scandinaves de la simvastatine, il y a eu un cas de myopathie parmi 1399 patients prenant la simvastatine 20 mg et aucun cas parmi 822 patients prenant 40 mg par jour pendant une durée médiane de 5.4 ans. Dans deux 6-mois études cliniques contrôlées, il y a eu un cas de myopathie chez 436 patients prenant 40 mg et 5 cas parmi 669 patients prenant 80 mg. Le risque de myopathie est augmenté par un traitement concomitant avec certains médicaments, dont certains étaient exclus par la conception de ces études.
Facteurs prédisposant à la myopathie/rhabdomyolyse : On doit faire preuve de prudence lorsqu’on prescrit SIMVASTATIN-ODAN comme les autres inhibiteurs de l’HMG-CoA réductase, chez les patients qui présentent certains facteurs prédisposant à la myopathie/rhabdomyolyse parmi les suivants :
- Antécédents personnels ou familiaux de troubles musculaires héréditaires
- Antécédents de toxicité musculaire observée avec un autre inhibiteur de l’HMG-CoA réductase
- Utilisation concomitante de fibrate ou de niacine (acide nicotinique)
- Hypothyroïdie non maîtrisée
- Consommation excessive d’alcool
- Exercices physiques intenses
- Âge ≥ 65 ans
- Sexe féminin
- Insuffisance rénale
- Insuffisance hépatique
- Diabète accompagné de stéatose hépatique
- Interventions chirurgicales et traumatisme
- Constitution fragile
- Situations pouvant entraîner une élévation du taux plasmatique de l’ingrédient actif
(voir INTERACTIONS MÉDICAMENTEUSES)
On doit cesser ou interrompre temporairement le traitement avec Simvastatine chez les patients présentant des troubles graves et aigus évocateurs d’une myopathie ou favorisant le développement d’une rhabdomyolyse (p. ex. septicémie, hypotension, intervention chirurgicale majeure, traumatisme, trouble grave du métabolisme endocrinien et de l’équilibre électrolytique et convulsions réfractaires).
MYOPATHIE/rhabdomyolyse causées par des interactions médicamenteuses
Interactions pharmacokinétiques : L'utilisation des inhibiteurs de l'HMG-CoA réductase a été associée à une myopathie grave, y compris une rhabdomyolyse, qui peuvent être plus fréquents lorsqu'ils sont co-administrés avec les médicaments qui inhibent certaines voies métaboliques dans le système du cytochrome P-450. La simvastatine est métabolisé par le cytochrome P-450 isoforme 3A4 et, en tant que tels, peuvent interagir avec des agents qui inhibent cette enzyme
(voir la section Avertissements et précautions, myopathie/rhabdomyolyse et interactions médicamenteuses, présentation).
Le risque de myopathie/rhabdomyolyse augmente lorsque la simvastatine est administrée conjointement avec les médicaments suivants :
Les inhibiteurs puissants du CYP3A4, par exemple les antifongiques azolés itraconazole et kétoconazole, les antibiotiques érythromycine, clarithromycine et télithromycine, les inhibiteurs de la protéase du VIH, et les antidépresseurs, telle la néfazodone surtout avec les doses élevés de simvastatine. (Voir CONTRE-
INDICATIONS, INTERACTIONS MÉDICAMENTEUSES et PHARMACOLOGIE
DÉTAILLÉE, Pharmacocinétique).
Autres médicaments:
- Gemfibrozil ou autres fibrates (sauf fenofibrate), en particulier avec des doses plus élevées de la simvastatine (voir INTERACTION MEDICAMENTEUSES). Lorsque la simvastatine et fenofibrate sont donnés simultanément, il n'y a aucune preuve que le risque de myopathie dépasse la somme des risques individuels de chaque agent.
La cyclosporine ou danazol particulièrement avec des doses plus élevées de la simvastatine (voir INTERACTION MEDICAMENTEUSES et PHARMACOLOGIE
DETAILLEE, PHARMACOCINETIQUE).
Amiodarone avec des doses plus élevées de la simvastatine (voir INTERACTIONS
MEDICAMENTEUSES). Dans un essai clinique, la myopathie a été signalée chez 6% des patients recevant la simvastatine 80 mg et l'amiodarone.
Inhibiteurs calciques
- Vérapamil avec des doses plus élevées de la simvastatine (voir INTERACTIONS
MEDICAMENTEUSES).
- Diltiazem : Dans un essai clinique, les patients sur le diltiazem traités en association avec la simvastatine 80 mg avaient un risque accru de myopathie. Dans les études cliniques, le risque de myopathie chez des patients prenant de la simvastatine 40 mg avec diltiazem était semblable à celle de patients prenant de la simvastatine 40 mg sans diltiazem (voir INTERACTIONS MEDICAMENTEUSES et PHARMACOLOGIE
DETAILLEE, PHARMACOCINETIQUE).
- Amlodipine : Dans un essai clinique, les patients sur amlodipine traités en concomitance avec la simvastatine 80 mg avaient une légère augmentation du risque de myopathie. Le risque de myopathie chez des patients prenant de la simvastatine 40 mg en concomitante avec l’amlodipine n’augmentait pas le facteur de risque (voir
INTERACTIONS MEDICAMENTEUSES et PHARMACOLOGIE DETAILLEE,
PHARMACOCINETIQUE).
- Acide fusidique (par voie orale ou IV) : Les patients prenant de l’acide fusidique (par voie orale ou IV) traités en concomitance avec la simvastatine peut avoir un risque accru de myopathie (voir INTERACTIONS MEDICAMENTEUSES).
- La niacine (≥1 g/jour): myopathie, y compris une rhabdomyolyse, est survenue chez les patients qui recevaient la co-administration de simvastatine et d'autres inhibiteurs de l'HMG-CoA réductase de niacine, particulièrement chez les patients ayant des troubles pré-existants insuffisance rénale (voir INTERACTIONS MEDICAMENTEUSES).
Comme on l’observe avec les autres inhibiteurs de l’HMG-CoA réductase, le risque de myopathie et de rhabdomyolyse est lié à la dose du médicament. Dans une base de données d’études cliniques menées chez 41 413 patients traités avec simvastatine dont 24 747 (environ 60
%) ont participé à des études dont la durée médiane du suivi était d’au moins 4 ans, l’incidence de la myopathie était d’environ 0,03 %, 0,08 % et 0,61 %, respectivement, dans les groupes ayant reçu les doses de 20, 40 et 80 mg par jour. Dans ces études cliniques, les patients ont fait l’objet d’une surveillance attentive et certains médicaments causant une interaction médicamenteuse devraient être exclus.
Dans une étude clinique menée auprès de patients présentant des antécédents d’infarctus du myocarde et traités au moyen de simvastatine à 80 mg/jour (durée moyenne du suivi de 6,7 ans), l’incidence de la myopathie était d’environ 1,0 %, comparativement à 0,02 % chez les patients recevant simvastatine à 20 mg/jour. Près de la moitié des cas de myopathie ont été observés pendant la première année de traitement. L'incidence de la myopathie au cours de chaque année subséquente de traitement était d'environ 0,1 %.
Réduction du risque de myopathie/rhabdomyolyse
- 1. Mesures générales
Tous les patients débutant un traitement avec la simvastatine, où dont la dose de simvastatine est augmenté, doivent être informés du risque de myopathie et demande de signaler rapidement toute douleurs musculaires inexpliquée, de sensibilité douloureuse ou de faiblesse. La thérapie avec la simvastatine doit être interrompue immédiatement si une myopathie est diagnostiquée ou suspecté. La présence de ces symptômes, et le niveau CK >10 fois la limite supérieure de la normale indique une myopathie. Dans la plupart des cas, lorsque les patients ont rapidement interrompu le traitement, les symptômes musculaires et le niveau élevé de CK est résolu.
Les déterminations du CK périodique peuvent être considéré chez les patients commençant le traitement par la simvastatine ou dont la dose est augmenté. Les déterminations périodiques du CK sont recommandés pour les patients prenant la dose de
80 mg. Il n'y a aucune assurance que cette surveillance permettra d'éviter une myopathie.
De nombreux patients qui ont développé une rhabdomyolyse sur la thérapie de la simvastatine ont des antécédents médicaux compliqué, y compris généralement une insuffisance rénale en conséquence du diabète. Ces patients doivent être surveiller du près. Le traitement avec la simvastatine doit être temporairement arrêté quelques jours avant une chirurgie majeure électives et lorsque toute condition médicale ou chirurgicale importante décède.
- 2. Des mesures pour réduire le risque de myopathie/rhabdomyolyse causées par des interactions médicamenteuses (voir ci-dessus)
L'utilisation de la simvastatine en concomitance avec de puissants inhibiteurs du
CYP3A4 (p. ex., l'itraconazole, le kétoconazole, l'érythromycine, la clarithromycine, la télithromycine, inhibiteurs de la protéase du VIH, ou la néfazodone) doit être évitée. Si un traitement avec l'itraconazole, le kétoconazole, l'érythromycine, la clarithromycine, la télithromycine est inévitable, le traitement par la simvastatine doit
être interrompu pendant le traitement. Utilisation concomitante avec d'autres médicaments étiquetés comme ayant un puissant effet inhibiteur du CYP3A4 aux doses thérapeutiques doivent être évitées, à moins que les avantages du traitement combiné compensent le risque accru.
La dose de simvastatine ne doit pas dépasser 10 mg par jour chez les patients recevant une médication concomitante avec la cyclosporine, danazol, gemfibrozil, ou autres fibrates (sauf fenofibrate). L'utilisation combinée de la simvastatine et de la gemfibrozil doit être évitée à moins que les avantages sont susceptibles de contrebalancer l'augmentation des risques de cette association médicamenteuse. Les avantages de l'utilisation de la simvastatine chez les patients recevant d'autres fibrates
(excepté fenofibrate), la cyclosporine, ou danazol doivent être soigneusement considérée contre les risques de ces combinaisons de médicaments. Une prudence doit être employé lors de la prescription de la fenofibrate avec la simvastatine, car le fenofibrate administré seul peut causer une myopathie. Outre des fibrates de simvastatine fournit généralement peut produire de peu des supplémentaire du LDL-C, mais de nouvelles réductions de TG et de nouvelles augmentations de HDL-C peuvent être obtenue. Combinaisons de fibrates avec la simvastatine ont été utilisés sans myopathie dans de petites études cliniques de courte durée avec surveillance attentive.
La dose de simvastatine ne doit pas dépasser 20 mg par jour chez les patients recevant une médication concomitante avec l'amiodarone ou du vérapamil.
L'utilisation combinée de la simvastatine à des doses supérieures à 20 mg par jour avec l'amiodarone ou du vérapamil doit être évitée sauf si le avantages clinique sont susceptibles de contrebalancer l'augmentation du risque de myopathie.
La dose de simvastatine ne doit pas dépasser 40 mg par jour chez les patients recevant médication concomitante avec diltiazem, sauf si les avantages cliniques sont susceptibles de contrebalancer l'augmentation du risque de myopathie.
Une prudence doit être employé lors de la prescription d’amlodipine avec la simvastatine 80 mg étant donnée qu’il y a une légère augmentation de risque de myopathie avec utilisation concomitante.
La dose de simvastatine ne doit pas excéder 40 mg/jour chez les patients Chinois qui reçoivent en concomitance de la niacine (≥1 g/jour). Des données d’étude démontrent que l'incidence d'une myopathie était plus élevé chez les patients Chinois par rapport à des patients non-Chinois.
Les patients prenant de l’acide fusidique (par voie orale ou IV) et de la simvastatine devraient être étroitement surveillés pour les symptômes et/ou des signes de myopathie. Suspension temporaire du traitement de la simvastatine peut être considérée.
Troubles ophtalmiques
Les données recueillies à long terme au cours des études cliniques n’indiquent pas que la simvastatine exerce un effet défavorable sur le cristallin humain.
Fonction rénale
Étant donné que l’excrétion rénale de simvastatine est très faible, il n’est pas nécessaire de modifier la posologie chez les patients atteints d’insuffisance rénale modérée. Dans les cas d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), il faut évaluer le patient avec soin si l’on envisage d’administrer une dose supérieure à 10 mg par jour et, si cette dose est jugée essentielle, l’administrer avec prudence. Ces recommandations sont fondées sur les études effectuées avec la lovastatine (voir MISES EN GARDE ET PRÉCAUTIONS,
MYOPATHIE/rhabdomyolyse).
L’administration de doses élevées de simvastatine requises pour certains patients atteints d’hypercholestérolémie grave a été associée à des taux plasmatiques élevés de simvastatine. Il faut user de prudence lorsque des patients atteints d’hypercholestérolémie grave présentent aussi une insuffisance rénale importante ou reçoivent conjointement un inhibiteur du cytochrome P450 (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur les muscles, et INTERACTIONS MÉDICAMENTEUSES).
Peau
Il semble que quelques cas d’éosinophilie et d’éruptions cutanées soient associés au traitement avec la simvastatine. Par conséquent, lorsqu’une hypersensibilité est soupçonnée, on conseille d’interrompre l’administration de simvastatine.
Populations particulières
Femmes enceintes : simvastatine est contre-indiqué durant la grossesse (voir
TOXICOLOGIE, Études – Reproduction et effets tératogènes).
L’innocuité de simvastatine n’a pas été établie chez les femmes enceintes. De plus, aucune étude clinique contrôlée n’a été menée dans cette population. De rares cas d’anomalies congénitales ont été rapportés après l’exposition intra-utérine du foetus à un inhibiteur de l’HMG-CoA réductase. Cependant, selon le suivi effectué chez environ 200 femmes enceintes qui avaient pris simvastatine ou un autre inhibiteur de l’HMG-CoA réductase de structure apparentée lors du premier trimestre de la grossesse, la fréquence des anomalies congénitales a été comparable à celle observée dans la population générale. Le nombre de grossesses analysées a été statistiquement suffisant pour éliminer la possibilité que la fréquence des anomalies congénitales atteigne 2,5 fois ou plus la fréquence initiale.
Bien qu’aucune donnée n’ait montré que la fréquence des anomalies congénitales chez les enfants de patientes ayant pris simvastatine ou un autre inhibiteur de l’HMG-CoA réductase de structure apparentée soit différente de celle observée dans la population générale, la prise de simvastatine pendant la grossesse peut entraîner chez le foetus une réduction du taux de mévalonate, un précurseur de la synthèse du cholestérol. L’athérosclérose étant un processus chronique, l’interruption temporaire d’un traitement hypolipidémiant durant la grossesse ne devrait normalement avoir que peu de répercussions sur les risques à long terme liés à l’hypercholestérolémie primitive. C’est pourquoi simvastatine ne doit pas être utilisé chez les femmes enceintes, chez celles qui essaient de le devenir ou encore chez celles qui croient l’être.
On doit interrompre le traitement au moyen de simvastatine pendant la grossesse ou jusqu’à ce qu’on puisse confirmer que la patiente n’est pas enceinte (voir CONTRE-INDICATIONS et
BIBLIOGRAP HIE).
Femmes qui allaitent : On ne sait pas si la simvastatine ou ses métabolites sont excrétés dans le lait maternel humain. Cependant, comme c’est le cas de nombreux médicaments, et en raison du risque de réactions défavorables graves chez le nourrisson, les patientes qui prennent simvastatine ne devraient pas allaiter (voir CONTRE-INDICATIONS).
Personnes âgées (> 65 ans) : Chez les patients de plus de 65 ans qui ont reçu de la simvastatine lors des études cliniques contrôlées, l’efficacité de simvastatine évaluée par la réduction des taux de cholestérol total et de LDL-cholestérol, est apparue semblable à celle observée dans la population générale. On n’a pas noté non plus de différences dans la fréquence globale et la gravité des réactions défavorables, tant sur le plan clinique qu’au niveau des résultats des tests de laboratoire. Cependant, dans une étude clinique réalisée chez des patients traités au moyen de la simvastatine à 80 mg/jour, les patients âgés de 65 ans et plus présentaient un risque accru de myopathie, comparativement à ceux de moins de 65 ans.
L’administration de doses élevées de simvastatine requises pour certains patients atteints d’hypercholestérolémie grave a été associée à des taux plasmatiques élevés de simvastatine. Il faut user de prudence lorsque des patients atteints d’hypercholestérolémie grave présentent aussi une insuffisance rénale importante, sont âgés ou reçoivent conjointement un inhibiteur du cytochrome P450 (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur les muscles, et INTERACTIONS MÉDICAMENTEUSES).
Les personnes âgées peuvent être plus susceptibles de présenter une myopathie (voir MISES EN
GARDE ET PRÉCAUTIONS, Effets sur les muscles – Facteurs prédisposant à la myopathie/rhabdomyolyse).
Surveillance et analyses de laboratoire
Dans le diagnostic différentiel d’une douleur thoracique chez un patient traité avec simvastatine, on devrait déterminer les taux de transaminases sériques et de créatine kinase d’origine cardiaque et non cardiaque.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Les résultats d’études menées auprès de plus de 2 300 patients, dont plus de 1 200 ont été traités pendant 1 an, et plus de 230 pendant 2 ans ou davantage, ont montré que simvastatine est
généralement bien toléré et que les effets indésirables du médicament sont habituellement légers et transitoires.
Lors des études cliniques contrôlées effectuées avant la commercialisation de simvastatine 1,0 % des patients ont dû interrompre le traitement à cause d’effets indésirables attribuables à ce médicament.
Les effets indésirables survenus à une fréquence ≥ 0,5 % parmi 2 361 patients traités avec simvastatine dans le cadre d’études cliniques contrôlées effectuées avant la commercialisation du produit, et considérés comme peut-être, probablement ou certainement reliés au médicament, sont regroupés dans le tableau ci-dessous :
Simvastatine
(n = 2 361) %
Appareil gastro-intestinal
Douleur abdominale 2,2
Régurgitation acide 0,5
Constipation 2,5
Dyspepsie 0,6
Diarrhée 0,8
Flatulence 2,0
Nausées 1,1
Système nerveux
Céphalées 1,0
Peau
Éruptions cutanées 0,7
Divers
Asthénie 0,8
Au cours de l’étude 4S (Scandinavian Simvastatin Survival Study) (voir PHARMACOLOGIE
DÉTAILLÉE et ÉTUDES CLINIQUES) d’une durée médiane de 5,4 ans qui englobait 4 444 patients recevant 20 ou 40 mg par jour de la simvastatine (n = 2 221) ou un placebo (n = 2 223), les profils d’innocuité et de tolérance ont été comparables dans les deux groupes.
Troubles ophtalmiques : Voir MISES EN GARDE ET PRÉCAUTIONS, Troubles ophtalmiques.
Analyses de laboratoire : On a observé une augmentation marquée et persistante des transaminases sériques (ALAT, ASAT). (Voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur les muscles).
Environ 5,0 % des patients ont présenté une élévation du taux de créatine kinase (CK) atteignant, en une occasion ou plus, une valeur au moins trois fois supérieure à la normale. Cette augmentation était attribuable à la fraction non cardiaque de la CK. Une myopathie a rarement été rapportée (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur les muscles, et
INTERACTIONS MÉDICAMENTEUSES, Effets du médicament sur les constantes biologiques).
Effets indésirables déterminés au cours des études cliniques ou à la suite de la surveillance après commercialisation
Les effets indésirables suivants ont été rapportés, indépendamment du lien de causalité, soit dans des études cliniques non contrôlées avec simvastatine soit après la commercialisation du produit.
Appareil gastro-intestinal
Vomissements
Fonction hématologique
Anémie
Leucopénie
Purpura
Fonctions hépatique/pancréatique
Hépatite
Cas rapportés d’insuffisance hépatique et ayant nécessité une greffe de foie, Ictère
Pancréatite
Analyses de laboratoire
Élévations de la phosphatase alcaline et de la γ-glutamyl-transpeptidase ont été rapportés.
Effets sur les muscles
Rhabdomyolyse
Crampes musculaires
Myalgie
Système nerveux
Étourdissements
Paresthésie
Neuropathie périphérique
Des cas de neuropathie périphérique accompagnée de faiblesse musculaire ou de troubles sensoriels ont été rapportés (voir RÉFÉRENCES). Troubles de la mémoire
Appareil respiratoire
Maladie pulmonaire interstitielle
Troubles psychiatriques
Dépression
Insomnie
Troubles de l’appareil reproducteur et des seins
Dysfonction érectile
Sensibilité
On a signalé, quoique rarement, un syndrome d’hypersensibilité caractérisé par la présence de quelques-uns des signes suivants :
Œdème angioneurotique
Arthralgie
Arthrite
Dermatomyosite
Dyspnée
Éosinophilie
Augmentation de la vitesse de sédimentation
Fièvre
Bouffées vasomotrices
Syndrome lupoïde
Malaise
Photosensibilité
Pseudopolyarthrite rhizomélique Thrombopénie
Urticaire
Vascularite
Peau
Érythème polymorphe, y compris le syndrome de Stevens-Johnson Éruptions cutanées
Prurit
Alopécie
Autres
Bien que les effets indésirables suivants n’aient pas été observés lors des études cliniques avec simvastatine ils ont été rapportés à la suite du traitement avec d’autres inhibiteurs de l’HMG-
CoA réductase : anorexie, hypospermie, gynécomastie, troubles psychiques, y compris anxiété, et troubles du sommeil, y compris cauchemars.
INTERACTIONS MÉDICAMENTEUSES
Général : Interactions CYP3A4
La simvastatine est un substrat du CYP3A4. Cependant, elle n’exerce pas d’activité inhibitrice et elle n’affecte pas les taux plasmatiques d’autres médicaments métabolisés par le cytochrome
CYP3A4 (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique). Par conséquent, chez les patients traités avec la simvastatine, le risque de myopathie peut être augmenté par la prise de puissants inhibiteurs du CYP3A4 qui accroissent l’activité inhibitrice à l’égard de l’HMG-CoA réductase. L’administration concomitante de médicaments reconnus pour leur effet inhibiteur puissant sur le CYP3A4 comme l’itraconazole, le kétoconazole, l’érythromycine, la clarithromycine, la télithromycine, les inhibiteurs de la protéase du VIH, et la néfazodone) est contre-indiquée (voir MISES EN GARDE ET PRÉCAUTIONS, MYOPATHIE/rhabdomyolyse causées par des interactions médicamenteuses).
INTÉRACTIONS MÉDICAMENTEUSES
- Interactions avec les médicaments réducteurs du taux de lipides entraînant une myopathie lorsqu’elles sont administrées seules.
Le risque de myopathie peut également être augmenté par la suite de médicaments réducteurs de lipides qui ne sont pas de puissants inhibiteurs du CYP3A4, mais qui peuvent causer une myopathie lorsque administrer seul (voir ci-dessous et les avertissements et précautions).
Gemfibrozil
Le risque de myopathie/rhabdomyolyse est augmenté par le gemfibrozil (voir
POSOLOGIE et ADMINISTRATION).
Autres fibrates (sauf fenofibrate)
Ces médicaments (sauf fenofibrate) augmentent le risque de myopathie lorsque administré en association avec la simvastatine, probablement parce qu'elles peuvent produire une myopathie lorsque seul (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par les interactions médicamenteuses). Lorsque la
simvastatine et fenofibrate sont donnés simultanément, il n'y a aucune preuve que le risque de myopathie dépasse la somme des risques individuels de chaque agent.
- Un traitement concomitant avec d'autres métabolisme lipidique régulateurs.
- Résines fixatrices des acides biliaires (cholestyramine) : Les données préliminaires semblent indiquer que l’administration conjointe de simvastatine et de cholestyramine, une résine fixatrice des acides biliaires, entraîne des effets hypocholestérolémiants additifs.
Lorsque simvastatine est administré avec de la cholestyramine ou toute autre résine, il faut espacer la prise des deux médicaments d’au moins deux heures, car la résine peut nuire à l’absorption de simvastatine.
Autres médicaments:
L'érythromycine, la clarithromycine, la télithromycine : (voir la section
AVERTISSEMENTS ET PRECAUTIONS, des mesures visant à réduire le risque de myopathie/rhabdomyolyse causées par des interactions médicamenteuses).
Anticoagulants coumariniques : Dans deux études cliniques, l’une menée auprès de volontaires sains et l’autre auprès de patients atteints d’hypercholestérolémie, la simvastatine administrée à la dose de 20 à 40 mg par jour a légèrement potentialisé l’effet des anticoagulants coumariniques : le temps de prothrombine, mesuré d’après le Rapport international normalisé (RIN), a augmenté d’une valeur initiale de 1,7 à
1,8 chez les volontaires en bonne santé et d’une valeur initiale de 2,6 à 3,4 chez les patients hypercholestérolémiques. Pour les patients qui prennent des anticoagulants coumariniques, on recommande de mesurer le temps de prothrombine avant de commencer un traitement avec la simvastatine, et de répéter par la suite ces analyses au début du traitement à une fréquence suffisante pour éviter des variations importantes du temps de prothrombine. Une fois que le temps de prothrombine stabilisé est établi, on peut mesurer cette constante aux intervalles habituellement recommandés lors d’un traitement avec des anticoagulants coumariniques. Chaque
fois que la dose de simvastatine est modifiée, on doit recommencer le même processus. Chez les patients qui ne prennent pas d’anticoagulants, le traitement à la simvastatine n’a pas entraîné d’hémorragies ni de modifications du temps de prothrombine.
La cyclosporine ou danazol : le risque de myopathie/rhabdomyolyse est augmentée par l'administration concomitante de la cyclosporine ou danazol en particulier à des doses plus élevées de la simvastatine (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par des interactions médicamenteuses).
Digoxine : L’administration conjointe de simvastatine et de digoxine chez des volontaires en bonne santé a entraîné une légère élévation (< 0,3 ng/mL) des concentrations plasmatiques de digoxine (mesurées par une technique de radio-immunodosage), par rapport aux concentrations obtenues avec l’administration conjointe de digoxine et d’un placebo.
Amiodarone : le risque de myopathie/rhabdomyolyse est augmenté par l'administration concomitante de l'amiodarone avec des doses plus élevées de la simvastatine (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par des interactions médicamenteuses). Dans un essai clinique, myopathie a été signalée dans 6 % des patients recevant la simvastatine
80 mg et l'amiodarone.
Bloqueurs des canaux calciques :
- Vérapamil : le risque de myopathie/rhabdomyolyse est augmenté par l'administration concomitante de vérapamil avec des doses plus élevées de la simvastatine (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par des interactions médicamenteuses). Dans une analyse des essais cliniques impliquant 33 796 patients traités avec la simvastatine 20
à 80 mg, l'incidence de myopathie était plus élevé chez les patients recevant le vérapamil et simvastatine ( 0,54 %) que chez les patients prenant la simvastatine sans un dresseur de canal de calcium ( 0,10 %).
- Diltiazem: le risque de myopathie/rhabdomyolyse est augmentée par l'administration concomitante de diltiazem avec la simvastatine 80 mg dans les études cliniques, le risque de myopathie chez des patients prenant la simvastatine 40 mg avec diltiazem était semblable à celle de patients prenant la simvastatine 40 mg sans diltiazem (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par des interactions médicamenteuses).
- Amlodipine : Les patients sur amlodipine traités en association avec la simvastatine 80 mg ont une légère augmentation du risque de myopathie (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par des interactions médicamenteuses).
- Niacine (nicotinic acide) (≥1 g/jour): Cas de myopathie/rhabdomyolyse ont été observés avec la simvastatine coadministration avec des lipides-modificateurs (doses
≥1 g/jour) de la niacine (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par des interactions médicamenteuses).
- Acide fusidique (oral or IV): Les patients prenant de l’acide fusidique (par voie orale ou IV) traités en association avec la simvastatine peut avoir un risque accru de myopathie/rhabdomyolyse (voir la section Avertissements et précautions, myopathie/rhabdomyolyse causées par des interactions médicamenteuses).
- Association avec d’autres traitements Au cours des études cliniques, simvastatine a été administré conjointement avec des inhibiteurs de l’enzyme de conversion de l’angiotensine, des bêta-bloquants, des diurétiques et des anti-inflammatoires non stéroïdiens (AINS), sans que l’on ait pu observer à ce jour d’interaction médicamenteuse significative sur le plan clinique.
Interactions médicament-aliment
Le jus de pamplemousse contient au moins une substance qui inhibe le CYP3A4 et qui peut augmenter le taux plasmatique des médicaments métabolisés par le CYP3A4. L’effet d’une consommation normale de jus de pamplemousse (un verre de 250 mL par jour) est minime
(augmentation de 13 % de l’activité inhibitrice exercée sur l’HMG-CoA réductase dans le plasma, d’après l’aire sous la courbe de la concentration en fonction du temps) et n’a aucune portée clinique. Cependant, on devrait éviter de consommer de très grandes quantités (plus de 1 litre par jour) de jus de pamplemousse, car de telles quantités ont entraîné une augmentation significative de l’activité inhibitrice à l’égard de l’HMG-CoA réductase dans le plasma pendant le traitement au moyen de la simvastatine (voir MISES EN GARDE ET PRÉCAUTIONS, Effets sur les muscles).
Effets du médicament sur les constantes biologiques
simvastatine peut provoquer une augmentation des taux sériques de transaminases et de créatine kinase (provenant des muscles de l’appareil locomoteur). (Voir MISES EN GARDE ET
PRÉCAUTIONS, Analyses de laboratoire).
POSOLOGIE ET ADMINISTRATION
Considérations de Dosage
Les patients doivent être placés sur une norme de régime hypocholestérolémiant avant de recevoir Simvastatin-Odan, et devrait continuer ce régime pendant le traitement avec
Simvastatin-Odan. Si nécessaire, un programme de contrôle de poids et l'exercice physique devraient être mises en œuvre.
- Avant l'initiation du traitement avec la Simvastatin-Odan, les causes secondaires pour les élévations de lipides plasmatiques de niveaux devraient être exclus. Un profil lipidique doit également être effectué.
Les patients à risque élevé d'événements coronariens, en raison de maladie cardiaque coronaire existante (CHD) ou autre maladie artérielle occlusive, ou âgé de plus de 40 ans avec un diagnostic de diabète: La dose initiale habituelle de
Simvastatin-Odan est de 40 mg / jour administrés en une prise unique le soir. Le traitement médicamenteux peut être initié en même temps avec un régime alimentaire et de l'exercice.
Les patients atteints d'hyperlipidémie (qui ne sont pas dans les catégories de risque ci-dessus): La dose initiale habituelle est de 10 mg / jour administrés en une prise unique le soir. Les patients qui ont besoin d'une forte réduction du taux de LDL-C (plus de 45%)
peut être débuté à 40 mg / jour administrés en une prise unique le soir. Les patients ayant une hypercholestérolémie modérée à peut être traitée avec une dose initiale de 5 mg de
Simvastatin-Odan. Les ajustements posologiques, si nécessaire, doivent être effectués conformément aux prescriptions ci-dessus.
- Les niveaux de cholestérol devront être surveillés régulièrement et la considération devrait être donnée à la réduction de la posologie de SIMVASTATIN- ODAN si le taux de cholestérol en dessous de la plage souhaitée.
Traitement concomitant avec d'autres régulateurs du métabolisme lipidique. Si
SIMVASTATIN-ODAN est utilisé avec le gemfibrozil, la dose de simvastatine ODAN doit pas dépasser 10 mg / jour (voir INTERACTIONS MÉDICAMENTEUSES, un traitement concomitant avec d'autres régulateurs du métabolisme lipidique).
- Chez les patients prenant de la cyclosporine, danazol, le traitement doit débuter à 5 mg / jour et ne pas dépasser 10 mg / jour.
Chez les patients traités par l'amiodarone ou vérapamil en association avec
SIMVASTATIN-ODAN, la dose de SIMVASTATIN-ODAN ne doit pas dépasser 20 mg
/ jour (voir MISES EN GARDE ET PRÉCAUTIONS, les mesures visant à réduire le risque de myopathie / rhabdomyolyse causées par les interactions médicamenteuses et
Interactions médicamenteuses).
Chez les patients prenant le diltiazem association avec la SIMVASTATIN-ODAN, la dose de SIMVASTATIN-ODAN doit pas dépasser 40 mg / jour (voir MISES EN
GARDE ET PRÉCAUTIONS, les mesures visant à réduire le risque de myopathie / rhabdomyolyse causées par des interactions médicamenteuses et INTERACTIONS
MÉDICAMENTEUSES).
La posologie de Simvastatin-ODAN doit être individualisée en fonction de taux initial de
LDL-C, taux C total/HDL-C et / ou des triglycérides, pour atteindre les valeurs recommandées lipides désirés à la dose la plus faible possible et la réponse du patient.
Les taux de lipides devraient être surveillés régulièrement et, si nécessaire, la dose de
SIMVASTATIN-ODAN ajustée en fonction des taux de lipides désirés.
POSOLOGIE RECOMMANDÉE ET AJUSTEMENT POSOLOGIQUE
La dose recommandée pour la plupart des patients est de 10 à 40 mg / jour. La dose maximale est de 80 mg / jour, ce qui devrait être utilisé que pour les patients qui n'ont pas atteint leur objectif
LDL-C en utilisant la dose de 40 mg (voir MISES EN GARDE ET PRÉCAUTIONS, Myopathie
/ rhabdomyolyse). Les ajustements posologiques, si nécessaire, doivent être effectués à intervalles d'au moins 4 semaines, jusqu'à un maximum de 80 mg / jour administrés en une prise unique le soir.
INSUFFISANCE RÉNALE
Étant donné que l’excrétion rénale de SIMVASTATIN-ODAN est très faible, il n’est pas nécessaire de modifier la posologie chez les patients atteints d’insuffisance rénale légère ou modérée. Cependant, il faut user de prudence lorsque SIMVASTATIN-ODAN est administré à des patients atteints d’insuffisance rénale grave; ces patients doivent amorcer le traitement à la dose de 5 mg par jour et faire l’objet d’une étroite surveillance (voir MISES EN GARDE ET
PRÉCAUTIONS, Effets sur les muscles et Fonction rénale).
DOSE OUBLIÉE
Si le patient oublie de prendre un comprimé, il doit le prendre dès qu’il s’aperçoit de l’oubli, à moins que cette dose ne se trouve trop rapprochée de la suivante; il ne doit prendre alors que la dose prescrite au moment indiqué. Il ne faut pas prendre une double dose de Simvastatin-
Odan.
SURDOSAGE
Quelques cas de surdosage ont été rapportés; la dose maximale était de 3,6 g. Tous les patients se sont rétablis sans séquelles. Des mesures d’ordre général devraient être adoptées dans ces cas.
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Simvastatin est une substance hypolipidémiante, est un dérivé de synthèse d’un produit de fermentation d’Aspergillus terreus.
Après son ingestion, simvastatin, une lactone inactive, est hydrolysé sous forme d’acide ß-hydroxylé. Ce principal métabolite est un inhibiteur spécifique de l’hydroxy-3 méthyl-3 glutaryl coenzyme A (HMG-CoA) réductase. L’enzyme régulatrice HMG-CoA réductase catalyse la conversion de l’HMG-CoA en mévalonate; cette conversion appelée étape limitante se produit au début de la synthèse du cholestérol et en limite la vitesse.
Pharmacodynamie
Simvastatin réduit la production de cholestérol par le foie et provoque certaines modifications dans le transport et la distribution du cholestérol dans le sang et les tissus. Les mécanismes qui commandent cet effet semblent entraîner à la fois une réduction de la synthèse des lipoprotéines de basse densité (LDL) et une augmentation du catabolisme des LDL en réponse à un accroissement du nombre des récepteurs hépatiques des LDL.
Pharmacocinétique
Simvastatin possède une pharmacocinétique complexe (voir PHARMACOLOGIE
DÉTAILLÉE).
Métabolisme : La simvastatine est métabolisée par les enzymes hépatiques microsomales
(isoforme 3A4 du système cytochrome P450). Les principaux métabolites actifs de la simvastatine retrouvés dans le plasma humain sont l’acide ß-hydroxylé, ainsi que quatre autres métabolites actifs (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique).
STABILITÉ ET ENTREPOSAGE
SIMVASTATIN-ODAN doit être conservé à la température ambiante (entre 15 °C et 30 °C).
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés de SIMVASTATIN-ODAN sont disponibles en 5mg, 10mg, 20mg, 40mg et
80mg.
Le comprimé SIMVASTATIN-ODAN à 5 mg est de couleur chamois, de forme oblong, biconvexe, enrobé par film, et porte l’inscription ’5’ gravée d’un côté et ‘S’ de l’autre. Fournis en plaquettes de 30 (3x10) comprimés, et des bouteilles HDPE de formats de 100, 250 et 500 comprimés.
Le comprimé SIMVASTATIN-ODAN à 10 mg est de couleur pêche, de forme oblong, biconvexe, enrobé par film, et porte l’inscription ‘10’ gravée d’un côté et ‘S’ de l’autre. Fournis en plaquettes de 30 (3x10) comprimés, et des bouteilles HDPE de formats de 100, 250 et 500 comprimés.
Le comprimé SIMVASTATIN-ODAN à 20 mg est de couleur ocre, de forme oblong, biconvexe, enrobé par film, et porte l’inscription ‘20’ gravée d’un côté et ‘S’ de l’autre. Fournis en plaquettes de 30 (3x10) comprimés, et des bouteilles HDPE de formats de 100, 250 et 500 comprimés.
Le comprimé SIMVASTATIN-ODAN à 40 mg est de couleur rouge brique, de forme oblong, biconvexe, enrobé par film, et porte l’inscription ‘40’ gravée d’un côté et ‘S’ de l’autre. Fournis en plaquettes de 30 (3x10) comprimés, et des bouteilles HDPE de formats de 100, 250 et 500 comprimés.
Le comprimé SIMVASTATIN-ODAN à 80 mg est de couleur rouge brique, en forme de caplet, biconvexe, enrobé par film, et porte l’inscription ‘80’ gravée d’un côté et ‘S’ de l’autre. Fournis en plaquettes de 30 (3x10) comprimés, et des bouteilles HDPE de formats de 100, 250 et 500 comprimés.
Ingrédients non médicinaux : acide ascorbique, acide citrique monohydraté, amidon prégélifié, butylhydroxyanisol, cellulose microcristalline, dioxyde de titane, hydroxypropylcellulose,
hydroxypropylméthylcellulose, monohydrate de lactose, stéarate de magnésium, talc. Les comprimés SIMVASTATIN-ODAN à 5 mg, à 10 mg et à 20 mg contiennent de l’oxyde ferrique jaune. Les comprimés SIMVASTATIN-ODAN à 10 mg, à 20 mg, à 40 mg et à 80 mg contiennent en plus de l’oxyde ferrique rouge.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
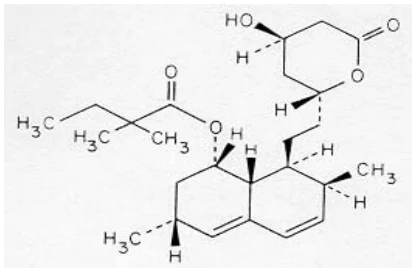
Formule développée:
Propriétés physicochimiques : Description :
La simvastatine se présente sous forme de poudre cristalline blanche.
Solubilité :
Solvants
Chloroforme
Méthanol
Éthanol
Eau
Solubilité (mg/mL)
610
200
160
0.03
Le coefficient de partage Kp (où Kp =
concentration en phase organique/concentration en phase aqueuse) calculé pour la simvastatine dans un système tampon acétate etoctanol-1 à pH 4 ou acétate et octanol-1 à pH 7,2 est >1995.
Dénomination commune :
Simvastatine
Nom chimique : 2,2-diméthylbutanoate de [1S-[1α,3α,7ß,8ß(2S*,4S*),
8aß]]-1,2,3,7,8,8a-hexahydro-3,7-diméthyl-8-[2-(tétrahydro-4-hydroxy-6-oxo-2H-pyran-2-yl)éthyl]-1-naphtalényle
Formule moléculaire : C25H38O5
Poids moléculaire : 418,58
ÉTUDES CLINIQUES
Études de biodisponibilité comparative
Une étude pivot de bioéquivalence, en mode aveugle, randomisée, ouvert, équilibré, à deux traitements, à deux périodes, à deux séquences, à dose unique, croisée des comprimés de Simvastatine 80mg et le produit de référence Zocor® (contenant Simvastatine 80 mg) fabriquée par Merck Frosst Canada Ltée, Canada menée auprès de 79 adultes, hommes et femmes volontaires sains, à jeun.
Simvastatine Comprimés (1 x 80 mg) De données mesurées Aucune correction apportée aux puissances Moyenne géométrique Moyenne arithmétique (CV %) | ||||||||||
| Paramètre | Test* | Reference† | Rapport des moyennes géométriques (%) | Intervalle de confiance 90% # | ||||||
AUCT (ng.hr/mL) | 196.45 227.98 (51.68) | 183.62 217.01 (60.052) | 106.99 | 99.63-114.89 | ||||||
AUCI (ng.hr/mL) | 213.17 243.85 (48.86) | 197.79 232.81 (59.42) | 107.78 | 100.20-115.94 | ||||||
Cmax (ng/mL) | 48.39 59.28 (64.68) | 49.82 59.00 (60.13) | 97.11 | 88.07-107.09 | ||||||
| Tmax§ (h) | 1.85 (54.11) | 1.75 (62.13) | ||||||||
T½§ (h) | 5.36 (46.35) | 5.26 (48.25) | ||||||||
* Comprimés de 80 mg de simvastatine
† Marque de référence canadienne ZOCOR, (fabriquée par Merck Frosst Canada & Co), achetée au Canada.
§ Exprimé en tant que moyenne arithmétique (%CV) seulement.
# Basée sur les estimations de la moyenne des moindres carrées.
ÉTUDES CLINIQUES
Études cliniques chez les adultes
Simvastatine s’est révélé très efficace pour abaisser les taux de cholestérol total et de LDL-cholestérol chez les patients présentant une hypercholestérolémie familiale, une hypercholestérolémie non familiale ou une hyperlipidémie mixte. La réponse au traitement a été obtenue en moins de 2 semaines et l’effet thérapeutique maximal est survenu entre 4 et 6 semaines. La réponse obtenue s’est maintenue durant le traitement à long terme. À l’arrêt du traitement avec simvastatine, le taux de cholestérol total est revenu aux valeurs initiales.
Une étude clinique multicentrique contrôlée par placebo, menée à double insu auprès de patients atteints d’hypercholestérolémie primitive et portant sur la réponse en fonction de la dose
(Tableau 1), a permis de démontrer que simvastatine, administré en une seule dose le soir, était aussi efficace que lorsque la dose était fractionnée en deux prises. Simvastatine a abaissé de façon constante le cholestérol total (C TOTAL), le LDL-cholestérol (LDL-C), le rapport cholestérol total/HDL-cholestérol (C TOTAL/HDL-C), le rapport LDL-cholestérol/HDL-cholestérol (LDL-C/HDL-C) et les triglycérides (TG), et a entraîné une légère augmentation du
HDL-cholestérol (HDL-C).
Tableau 1 – Patients présentant une hypercholestérolémie primitive – Réponse en fonction de la dose (Variation en % après 4 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C-TOTAL (moyenne) | LDL-C (moyenne) | HDL-C (moyenne) | LDL-C/ HDL-C (moyenne) | C- TOTAL / HDL-C (moyenne) | TG (moyenne) |
Simvastatine 10 mg, 1 f.p.j. le soir 40 mg, 1 f.p.j le soir | 38 39 | -21 -33 | -24 -39 | +11 + 8 | -31 -44 | -29 -39 | -21 -27 |
1 f.p.j. = une fois par jour
Le tableau 2 présente les résultats de 3 études séparées portant sur la réponse à la simvastatine en fonction de la dose chez les patients présentant une hypercholestérolémie primitive et une hyperlipidémie mixte.
Tableau 2 – Patients présentant une hypercholestérolémie primitive et une hyperlipidémie mixte – Réponse en fonction de la dose
(Variation moyenne en % après 6 à 24 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | LDL-C (moyenne) | HDL-C (moyenne) | TG (médiane) |
Étude comparative à faible dose Simvastatine- 5 mg* Simvastatine- 10 mg* | 109 110 | -19 -23 | -26 -30 | 10 12 | -12 -15 |
Étude 4S ( Scandinavian Simvastatin Survival Study Placebo Simvastatine- 20 mg* | 2223 2221 | -1 -28 | -1 -38 | 0 8 | -2 -19 |
Étude comparative à forte dose Simvastatine - 40 mg* Simvastatine- 80 mg* | 433 664 | -31 -36 | -41 -47 | 9 8 | -18 -24 |
Étude multicentrique- hyperlipidémie mixte Placebo Simvastatine- 40 mg* Simvastatine- 80 mg* | 125 123 124 | 1 -25 -31 | 2 -29 -36 | 3 13 16 | -4 -28 -33 |
* En soirée
Le tiers des patients ayant pris la dose de 80 mg ont obtenu une réduction d’au moins 53 % du taux de LDL-cholestérol. La réduction en pourcentage du LDL-cholestérol était indépendante des valeurs initiales, alors que celle des triglycérides était liée aux valeurs initiales des triglycérides. Parmi les 664 patients auxquels on a assigné au hasard la dose de 80 mg, la réduction médiane des triglycérides a été de 21 % chez les 475 patients qui présentaient un taux de triglycérides plasmatiques ≤ 2,25 mmol/L (200 mg/dL) et elle a été de 36 % chez les 189 patients hypertriglycéridémiques qui présentaient un taux > 2,25 mmol/L (200 mg/dL). Les patients qui présentaient un taux de triglycérides > 4,0 mmol/L (350 mg/dL) ont été exclus de cette étude.
Le tableau 2 présente les résultats des analyses de sous-groupes de deux études incluant des patients atteints d’hyperlipidémie de type IV selon la classification de Fredrickson. Les deux études ont été menées à double insu et contrôlées par placebo. La première était une étude croisée visant à comparer un placebo et simvastatine à 40 mg et à 80 mg par jour; la deuxième était une étude menée en mode parallèle comparant un placebo et simvastatine à 20 mg, 40 mg et 80 mg par jour. Chaque groupe de traitement était composé d’environ 30 patients. Les valeurs initiales respectives pour les patients atteints d’hyperlipidémie de type IV dans les deux études étaient les suivantes : cholestérol total = 7,23 (279) et 6,04 mmol/L (233 mg/dL); LDL-C = 3,11
(120) et 2,59 (100); HDL-C = 0,96 (37) et 0,91 (35); triglycérides = 4,93 (435) et 5,01 (441);
VLDL-C = 2,56 (99) et 2,44 (94); cholestérol non lié aux HDL (non HDL-C) = 6,29 (243) et
5,13 (198).
Au cours d’une étude clinique contrôlée, 12 patients atteints d’hypercholestérolémie familiale homozygote, âgés de 15 à 39 ans, ont reçu soit 40 mg/jour de simvastatine administrés en une seule dose ou fractionnés en 3 doses, soit 80 mg/jour fractionnés en 3 doses. Les réductions moyennes du taux de LDL-cholestérol ont été de 14 % et de 25 %, respectivement, pour les doses de 40 mg et de 80 mg. La réduction du taux de LDL-cholestérol a été de 41 % chez un patient qui avait reçu la dose de 80 mg et qui présentait une absence d’activité des récepteurs des
LDL-cholestérol.
Dans le cadre d’une autre étude multicentrique de 12 semaines avec répartition aléatoire, on a comparé l’effet de la simvastatine, administrée à raison de 20 mg et de 40 mg, chez des patients atteints d’hypercholestérolémie familiale (n = 112) et non familiale (n = 54). Le tableau 3
présente les réductions des taux de cholestérol total et de LDL-cholestérol qui ont été obtenues après 12 semaines de traitement avec les deux posologies.
Tableau 3 – Simvastatine dans l’hypercholestérolémie familiale et non familiale
(Variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
| VARIATION DU CHOLESTEROL TOTAL EN % | VARIATION DU LDL-CHOLESTEROL EN % | |||
Simvastatine 20mg | Simvastatine 40mg | Simvastatine 20mg | Simvastatine 40mg | |
Valeurs initiales du Cholesterol total: <7.76 mmol/L ≥7.76 mmol/L | -25 -27 | -32 -33 | -32 -32 | -42 -40 |
Diagnostic initial Hypercholestérolémie Familiale hétérozygotes Hypercholestérolémie Non familiale | -26 -28 | -34 -30 | -30 -37 | -41 -40 |
Bien que ces résultats démontrent que les effets de la simvastatine sur les lipides dans les cas d’hypercholestérolémie familiale hétérozygote peuvent être comparables à ceux observés dans les cas d’hypercholestérolémie non familiale, il est nécessaire de recourir à une association médicamenteuse chez la plupart des patients souffrant d’hypercholestérolémie familiale hétérozygote si l’on veut obtenir une réduction optimale à long terme du cholestérol total et du
LDL-cholestérol (voir BIBLIOGRAPHIE).
Simvastatine a été comparé respectivement à la cholestyramine ou au gemfibrozil dans des études à double insu menées en mode parallèle. Toutes ces études ont été réalisées auprès de patients qui présentaient une hypercholestérolémie modérée ou grave et pour qui le risque
d’événements coronariens était par conséquent jugé plus élevé que la moyenne. Les résultats de ces études sont résumés dans les tableaux 4, 5 et 6.
Tableau 4 – Simavastatine vs cholestyramine
(Variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | LDL-C (moyenne) | HDL-C (moyenne) | LDL-C/ HDL-C (moyenne) | C TOTAL / HDL-C (moyenne) | VLDL-C (médiane | TG (moyenne) |
Simvastatine 20 mg, 1 f.p.j. le soir 40 mg, 1 f.p.j. le soir | 84 81 | -27 -33 | -32 -41 | +10 +10 | -36 -45 | -31 -38 | -8 -28 | -13 -21 |
Cholestyramine 4-24 g/day† | 85 | -15 | -21 | + 8 | -25 | -19 | +7 | +15 |
† Dose maximale tolérée
Tableau 5 – Simavastatine vs cholestyramine
(Variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | LDL-C (moyenne) | HDL-C (moyenne) | LDL-C/ HDL-C (moyenne) | C TOTAL / HDL-C (moyenne) | TG (moyenne) |
Simvastatine 20 and 40mg, 1 f.p.j. le soir | 177 | -33 | -41 | +15 | -46 | -39 | -10 |
Cholestyramine 4 to 12 g, 2 f.p.j. | 84 | -21 | -30 | +10 | -35 | -26 | +36 |
Tableau 6 – Simavastatine vs gemfibrozil
(Variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | LDL-C (moyenne) | HDL-C (moyenne) | LDL-C/ HDL-C (moyenne) | VLDL-C (médiane ) | TG (moyenne) |
Simvastatine 5 à10 mg (Groupe I)† | 68 | -21 | -26 | +7 | -28 | -25 | -10 |
Simvastatine 10 à 20 mg (Groupe II)†† | 78 | -27 | -34 | +9 | -37 | -18 |
|
Gemfibrozil (Groupe I) | 69 | -15 | -18 | +17 | -25 | -37 | -31 |
Gemfibrozil (Groupe II) | 75 | -15 | -17 | +16 | -22 | -49 | -32 |
† (Groupe I, valeur initiale du LDL-C < 195 mg/dL)
†† (Groupe II, valeur initiale du LDL-C ≥ 195 mg/dL)
Les résultats obtenus ont montré que Simvastatine entraînait, à toutes les doses, des réductions du cholestérol plasmatique total, du LDL-cholestérol, du VLDL-cholestérol, des triglycérides et du rapport cholestérol total/HDL-cholestérol significativement plus importantes que celles produites par la cholestyramine. Simavastatine a entraîné une hausse du HDL-cholestérol supérieure à celle observée avec la cholestyramine; cette hausse était toutefois inférieure à celle observée avec les fibrates comme le gemfibrozil. Simvastatine a aussi produit une réduction significativement plus importante du cholestérol plasmatique total et du LDL-cholestérol comparativement au gemfibrozil.
Dans l’étude 4S (Scandinavian Simvastatin Survival Study), on a évalué les effets du traitement au moyen de Simvastatine sur la mortalité générale chez 4 444 patients atteints de maladie coronarienne et présentant un taux initial de cholestérol total compris entre 5,5 et 8,0 mmol/L
(212 et 309 mg/dL). Dans le cadre de cette étude multicentrique menée à double insu, avec répartition au hasard et contrôlée par placebo, les patients souffrant d’angine de poitrine ou ayant des antécédents d’infarctus du myocarde (IM) ont reçu les soins usuels et ont été soumis à un régime alimentaire, puis ont reçu soit simvastatine à raison de 20 ou de 40 mg par jour (n = 2
221), soit un placebo (n = 2 223) au cours d’une période dont la durée médiane a été de 5,4 ans.
Dans l’étude, le traitement avec simvastatine a entraîné une réduction moyenne de 25 %, 35 % et
10 %, respectivement, du cholestérol total, du LDL-cholestérol et des triglycérides, ainsi qu’une augmentation moyenne de 8 % du HDL-cholestérol. Simvastatine a réduit de 30 % le risque de mortalité (figure 1) (p = 0,0003) (182 décès dans le groupe traité avec simvastatine contre 256 dans le groupe placebo) et de 42 % le risque de mortalité d’origine coronarienne (111 contre
189).
Simvastatine a également entraîné une réduction de 34 % (p < 0,00001) du risque d’événements coronariens graves (décès d’origine coronarienne et IM silencieux non fatal confirmé à l’hôpital)
(figure 2) (431 patients contre 622 ayant subi un événement ou plus), ainsi qu’une réduction de
37 % du risque d’un IM non fatal confirmé à l’hôpital. Simvastatine a réduit de 37 % le risque d’avoir à subir une revascularisation du myocarde (pontage aorto-coronarien ou angioplastie coronarienne transluminale percutanée) (p < 0,00001) (252 patients contre 383). De plus, les résultats d’analyses a posteriori indiquent que simvastatine a réduit de 28 % le risque d’événements vasculaires cérébraux fatals et non fatals (accidents vasculaires cérébraux et accidents ischémiques transitoires) (75 patients contre 102).
D’après d’autres analyses du même type, simvastatine a réduit de 55 % le risque d’événements coronariens graves (24 patients contre 44) chez les patients hypercholestérolémiques atteints de diabète. On n’a observé aucune différence significative sur le plan statistique entre les groupes quant à la mortalité non cardiovasculaire. Simvastatine a réduit le risque d’événements coronariens graves de façon similaire, quelles que soient les valeurs initiales de cholestérol total et de LDL-cholestérol. Le risque de mortalité a diminué de 27 % chez les patients de 60 ans et
plus, et de 37 % chez les patients de moins de 60 ans (p < 0,01 dans les deux groupes d’âge). 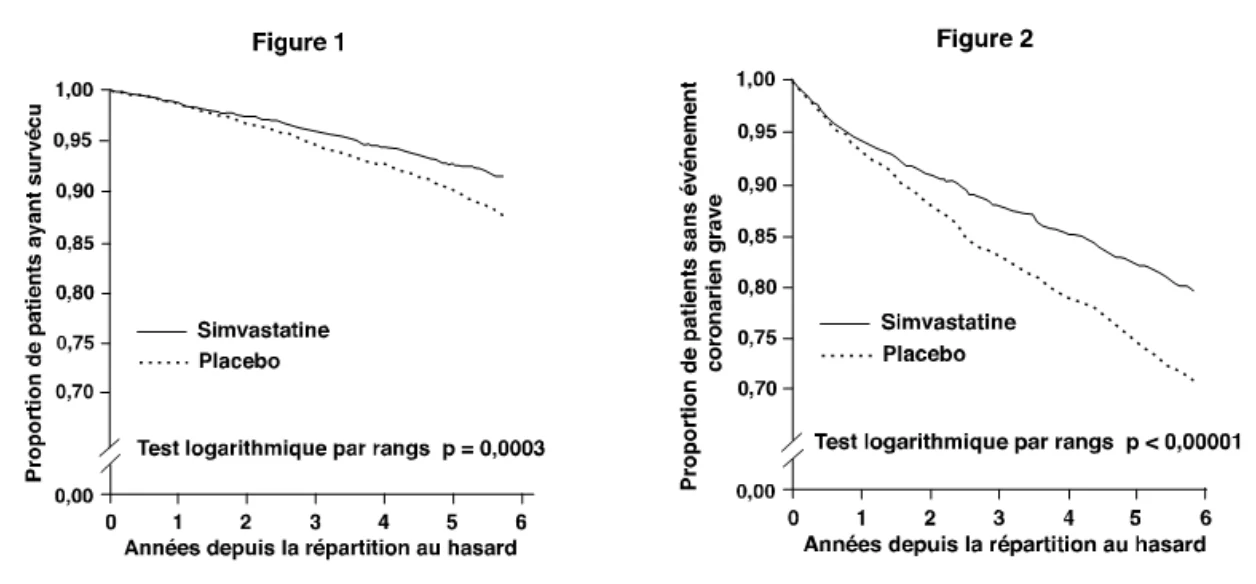
Les patients atteints d’hypercholestérolémie familiale ou d’insuffisance cardiaque n’étaient pas admissibles à l’étude 4S. Par conséquent, on ne sait pas dans quelle mesure les résultats de cette étude peuvent être appliqués à ces sous-populations de patients hypercholestérolémiques.
Chez la plupart des patients qui présentent une hypercholestérolémie familiale hétérozygote, il est nécessaire de recourir à une association médicamenteuse si l’on veut obtenir une réduction optimale du cholestérol total et du LDL-cholestérol (voir
BIBLIOGRAPHIE).
- La tendance vers la réduction de la mortalité (inférieure de 19 % dans le groupe traité à la simvastatine par rapport au groupe placebo), ainsi que les réductions de même amplitude du nombre de patients ayant subi un événement coronarien grave et du nombre d’événements coronariens graves qui ont été observées chez les patients ayant présenté des symptômes d’insuffisance cardiaque au cours de l’étude 4S, ont été sensiblement les mêmes dans ce groupe que celles qui ont été obtenues chez l’ensemble des patients de l’étude.
Étant donné que seulement 57 décès sont survenus parmi les patients atteints d’angine de poitrine confirmée avant l’étude et que 53 décès sont survenus chez les femmes, l’effet de
Simvastatin sur la mortalité dans ces sous-groupes n’a pu être évalué adéquatement. Toutefois,
la tendance vers la réduction de la mortalité d’origine coronarienne et des événements coronariens graves observée dans ces sous-groupes a été analogue à celle notée chez l’ensemble des patients de l’étude.
L’étude HPS (Heart Protection Study) est une vaste étude multicentrique d’une durée moyenne de 5 ans, menée à double insu, avec répartition au hasard et contrôlée par placebo auprès de 20
536 patients (10 269 ont reçu Simvastatine à 40 mg et 10 267 le placebo). Les patients âgés de 40
à 80 ans (97 % de race blanche) présentaient un risque élevé d’événements coronariens graves
(c.-à-d. patients atteints de diabète ou ayant des antécédents d’accident ou de maladie vasculaire cérébrale, de maladie vasculaire périphérique ou souffrant d’une maladie coronarienne). Les taux de LDL-C ont été mesurés à l’aide d’une méthode d’analyse directe et les prélèvements ont été effectués sans tenir compte du moment de la prise d’aliments (réduction approximative de 5 % par rapport aux sujets à jeun). Au départ, 3 421 patients (17 %) présentaient un taux de LDL-C inférieur à 2,6 mmol/L (100 mg/dL), 7 068 patients (34 %), un taux entre 2,6 et 3,4 mmol/L (100 et 130 mg/dL) et 10 047 patients (49 %), un taux supérieur à 3,4 mmol/L (130 mg/dL).
Les résultats de l’étude HPS ont montré que Simvastatine administré à raison de 40 mg par jour a entraîné une réduction significative des événements suivants : mortalité générale et mortalité d’origine coronarienne, événements coronariens graves (paramètre regroupant les infarctus du myocarde non fatals et les décès d’origine coronarienne), accidents vasculaires cérébraux et interventions de revascularisation coronarienne (voir le tableau 7). On a observé une réduction d’environ 25 % du risque d’événements coronariens graves et d’accidents vasculaires cérébraux.
Cette réduction pourrait être sous-estimée étant donné que 33 % des patients soumis à l’analyse selon l’intention de traiter n’ont pas respecté le protocole de l’étude (patients du groupe placebo qui ont pris une statine ou patients du groupe simvastatine qui n’ont pas pris le médicament à l’étude).
Tableau 7 – Résumé des résultats de l’étude HPS
| Paramètres | Simvastatine (n=10,269) (%) | Placebo (n=10,267) (%) | Réduction du risqué absolu*(%) (IC à 95%) | Réduction du risqué relatif (%) (IC à 95%) | P |
| Principaux | |||||
| Mortalité générale | 12.9 | 14.6 | 1.7 (0.8-2.7) | 13 (6-19) | P=0.0003 |
Mortalité coronarienne | 5.7 | 6.8 | 1.2 (0.5-1.8) | 18 (8-26) | P=0.0005 |
| Secondaires | |||||
| Événements coronariens graves***,** | 8.7 | 11.8 | 3.1 (2.2-3.9) | 27 (21-33) | P<0.0001 |
| Accidents vasculaires cérébraux | 4.3 | 5.6 | 1.4 (0.8-2.0) | 25 (15-34) | P<0.0001 |
Tertiaires (d’importance) | |||||
| Revascularisation coronarienne | 4.9 | 7.0 | 2.1 (1.5-2.8) | 30 (22-38) | P<0.0001 |
* D’après la différence entre les taux bruts d’événements ** Voir la figure 3 (résultats en fonction des caractéristiques initiales) *** Paramètre regroupant les infarctus du myocarde non fatals et les décès d’origine coronarienne
La figure 3 présente les effets de Simvastatine sur les événements coronariens graves pour des sous-groupes de patients sélectionnés.
Figure 3 – Effets bénéfiques du traitement avec Simvastatine sur les événements coronariens graves dans l’étude HPS (Heart Protection Study)
Caractéristiques initiales n Incidence
gr. Placebo (%)
Événements
coronariens graves
RR (%)
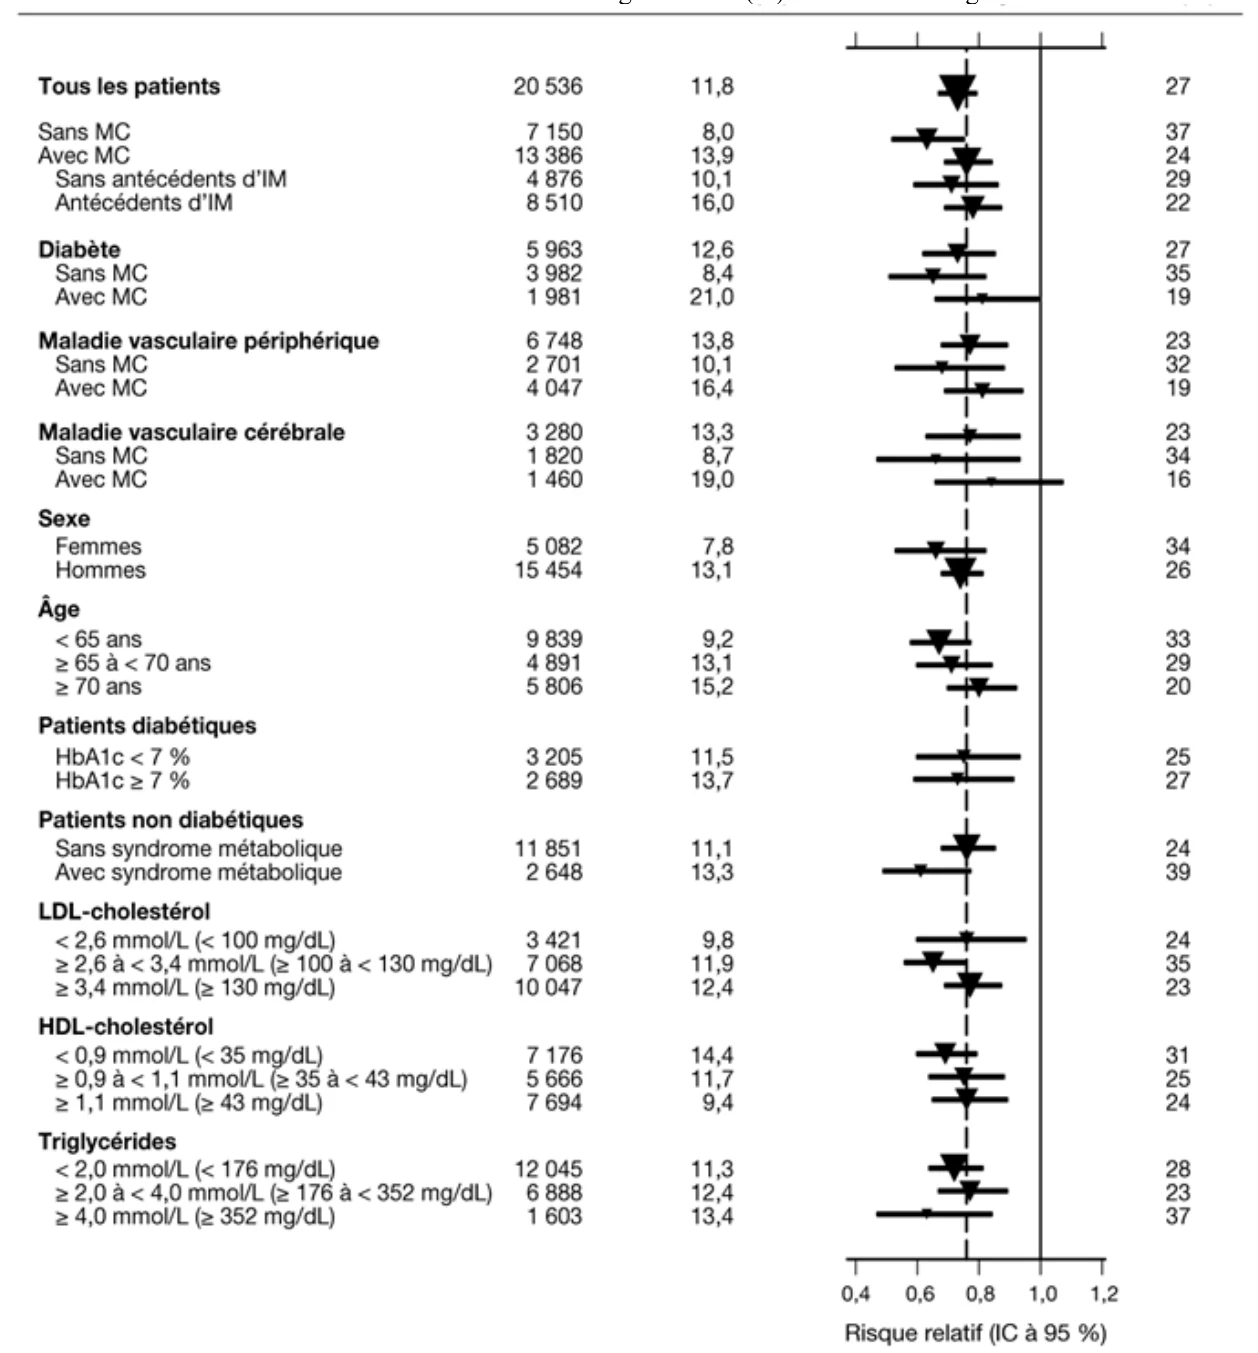
MC = maladie coronarienne; IM = infarctus du myocarde; n = nombre de patients dans chaque sous-groupe. Tous les sous-groupes ont été déterminés au départ. L’incidence dans le groupe placebo correspond au pourcentage de patients du groupe placebo qui ont subi au moins un événement coronarien grave durant l’étude. Les triangles inversés indiquent le risque relatif dans le groupe simvastatine, l’intervalle de confiance à 95 % étant représenté par un trait. Lorsque le point décrivant l’estimation ponctuelle se situe à gauche de la ligne de l’unité, le résultat du paramètre observé est supérieur chez les patients ayant reçu un traitement avec simvastatine. Au contraire, lorsque le point se situe à droite, le résultat du paramètre observé est supérieur chez les patients ayant reçu le placebo. La surface des triangles est proportionnelle au nombre de patients regroupés pour ce paramètre. La ligne pointillée verticale représente le point décrivant l’estimation ponctuelle du risque relatif dans toute la population de l’étude. RR (%) = pourcentage de réduction du risque : (1 – risque relatif) x 100 %.
Dans l’étude MAAS (Multicenter Anti-Atheroma Study), les effets du traitement avec simvastatine sur l’athérosclérose coronarienne ont été évalués par coronarographie numérique chez des hommes et des femmes atteints de maladie coronarienne et présentant une hypercholestérolémie. Cette étude clinique contrôlée, menée à double insu et avec répartition au hasard, englobait 404 patients dont le taux de cholestérol total se situait entre 5,5 et 8,0 mmol/L
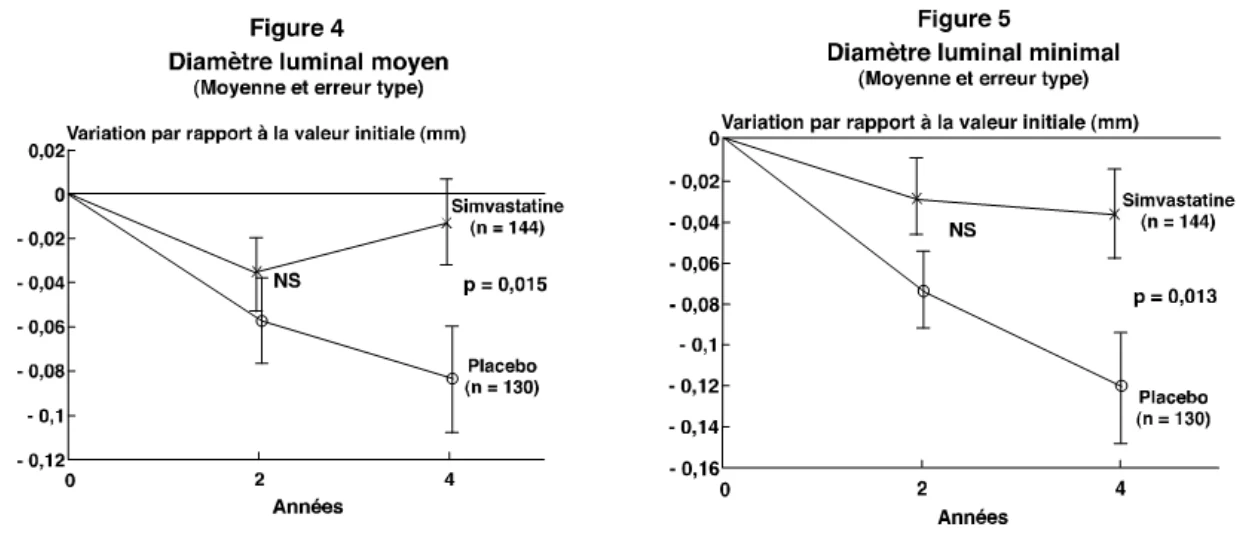
(212 et 308 mg/dL) et le taux initial moyen de LDL-cholestérol était de 4,4 mmol/L (170 mg/dL). En plus des soins habituels, ces patients ont reçu simvastatine à raison de 20 mg par jour ou un placebo. Les angiogrammes ont été analysés au début de l’étude, puis après deux ans et quatre ans. Une angiographie réalisée au début de l’étude et une autre, plus tard au cours de l’étude, ont été effectuées chez 347 patients. Dans le groupe placebo, on a observé une aggravation des lésions athéroscléreuses coronariennes, selon un mode presque linéaire. Par contre, simvastatine a entraîné un ralentissement significatif de la progression des lésions, mesuré sur le dernier angiogramme d’après les variations moyennes, par patient, du diamètre luminal minimal (p = 0,005) et du diamètre luminal moyen (p = 0,026) (principaux paramètres d’évaluation, révélant une atteinte focale et diffuse, respectivement), ainsi que du diamètre de la sténose en pourcentage (p = 0,003). Simvastatine a aussi entraîné une réduction significative de la proportion de patients présentant de nouvelles lésions (13 % avec simvastatine contre 24 % avec le placebo, p = 0,009) et de nouvelles occlusions complètes (5 % contre 11 %, p = 0,04).
Les figures 4 et 5 présentent la variation moyenne par patient du diamètre luminal, minimal et moyen, évaluée par comparaison aux angiogrammes dans le sous-groupe de 274 patients chez qui l’on a pu apparier les clichés pris selon la même incidence au début de l’étude et après deux et quatre ans.
Toutefois, les patients qui présentaient une hypercholestérolémie familiale hétérozygote n’étaient pas admissibles à l’étude MAAS. Par conséquent, on ne sait pas dans quelle mesure les résultats de cette étude peuvent être appliqués à la sous-population de patients souffrant d’hypercholestérolémie familiale hétérozygote.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez l’humain
Simvastatine réduit les concentrations normales et élevées de LDL-cholestérol. Les résultats d’études cliniques et anatomopathologiques, ainsi que ceux de nombreuses études menées chez l’animal, ont démontré le rôle du LDL-cholestérol dans la pathogenèse de l’athérosclérose. Pour leur part, des études épidémiologiques ont démontré que des taux élevés de cholestérol total, de
LDL-cholestérol et d’apo B sont des facteurs de risque de la maladie coronarienne, alors que des taux élevés de HDL-cholestérol et d’apo A-1 sont associés à une réduction de ce risque. En prévention primaire, on n’a pas évalué l’effet des changements attribuables à la simvastatine à l’égard des taux de lipoprotéines, telle la réduction du cholestérol sérique, sur la morbidité et la mortalité cardiovasculaires ainsi que sur la mortalité générale.
Les LDL proviennent des VLDL et sont catabolisées principalement grâce aux récepteurs des
LDL qui ont une grande affinité pour ces particules. Le mécanisme par lequel simvastatine réduit le taux des LDL pourrait mettre en jeu une diminution du VLDL-cholestérol et une augmentation des récepteurs des LDL, ce qui entraînerait une diminution de la production ou une augmentation du catabolisme du LDL-cholestérol, ou ces deux effets à la fois.
On observe une baisse substantielle des apolipoprotéines B au cours du traitement avec simvastatine. Étant donné que chaque particule de LDL contient une molécule d’apolipoprotéine
B et que l’apolipoprotéine B n’est présente qu’en faible quantité dans les autres lipoprotéines, ceci permet de présumer que simvastatine n’entraîne pas simplement une baisse du cholestérol provenant des LDL, mais également une réduction du nombre des particules de LDL en circulation. Cependant, au cours d’un traitement avec simvastatine, la possibilité d’un changement dans la composition de la particule de LDL (rapport lipide/protéine) ne doit pas être exclue. simvastatine provoque par ailleurs une hausse du HDL-cholestérol, de même qu’une baisse du VLDL-cholestérol et des triglycérides plasmatiques (voir les tableaux 1 à 5 sous
ÉTUDES CLINIQUES).
L’acide ß-hydroxylé, soit la forme active de la simvastatine, inhibe spécifiquement et de façon réversible l’HMG-CoA réductase, l’enzyme qui catalyse la conversion de l’HMG-CoA en
mévalonate. Cependant, aux doses thérapeutiques, l’enzyme n’est pas complètement inhibée, ce qui permet la production de quantités suffisantes de mévalonate pour répondre aux besoins métaboliques. Étant donné que la conversion de l’HMG-CoA en mévalonate est l’une des premières étapes de la biosynthèse du cholestérol, le traitement avec simvastatine ne devrait pas favoriser l’accumulation de stérols pouvant être toxiques. De plus, l’HMG-CoA est aisément transformée en son précurseur, l’acétyl-CoA, largement utilisé dans divers processus biosynthétiques de l’organisme.
Bien que le cholestérol soit le précurseur de l’ensemble des hormones stéroïdes, les études sur la simvastatine ont démontré que ce médicament n’avait aucun effet clinique sur la stéroïdogenèse
(Voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien). La simvastatine n’a pas augmenté les propriétés lithogènes de la bile; par conséquent, on ne s’attend pas à ce que ce médicament augmente la fréquence des lithiases biliaires.
Pharmacocinétique
La simvastatine est une lactone hydrophobe rapidement hydrolysée in vivo en l’acide ß-hydroxylé correspondant, un inhibiteur puissant de l’HMG-CoA réductase. La simvastatine subit une forte extraction lors du premier passage dans le foie, l’organe cible où se fait l’inhibition de l’HMG-CoA réductase et le lieu principal d’action. On a montré que cette sélectivité tissulaire de la simvastatine administré par voie orale, et la faible distribution extra-hépatique qui en résulte, sont nettement supérieures à ce que l’on observe lorsque le médicament est administré sous la forme active, à savoir un acide hydroxylé à chaîne ouverte. Dans les études pharmacocinétiques, l’inhibition de l’HMG-CoA réductase est l’étape qui sert de base aux dosages des métabolites acides β-hydroxylés (inhibiteurs actifs) et, après hydrolyse, aux dosages des inhibiteurs actifs et latents (inhibiteurs totaux), les deux étant mesurés dans le plasma après l’administration de la simvastatine.
À la suite de l’administration chez l’humain d’une dose orale de simvastatine marquée au 14C, 13
% de la dose a été retrouvée dans l’urine et 60 % dans les fèces. Ce dernier pourcentage représente les équivalents de médicament absorbés qui sont excrétés dans la bile ainsi que les fractions non absorbées de médicament.
Lors d’une étude où l’on avait administré une dose unique de médicament à neuf sujets en bonne santé, on a estimé que moins de 5 % de la dose de simvastatine administrée par voie orale se retrouvait dans le sang sous forme d’inhibiteurs actifs. Avec l’administration de comprimés de simvastatine, le coefficient de variation, qui tient compte de la variabilité entre les sujets, était d’environ 48 % pour l’aire sous la courbe (ASC) évaluant l’activité inhibitrice totale dans la grande circulation.
Chez l’humain, la simvastatine et son métabolite acide ß-hydroxylé se lient aux protéines plasmatiques à un taux supérieur à 94 %. Aucune étude sur des animaux n’a été effectuée pour vérifier si la simvastatine traversait la barrière placentaire.
La simvastatine est métabolisée par les enzymes hépatiques microsomales (isoforme 3A4 du cytochrome P450). Les principaux métabolites actifs de la simvastatine retrouvés dans le plasma humain sont l’acide ß-hydroxylé et quatre autres métabolites actifs. Les concentrations plasmatiques maximales pour les inhibiteurs actifs et les inhibiteurs totaux ont été atteintes 1,3 à
2,4 heures après l’administration de la dose. Bien que les doses thérapeutiques recommandées soient de 10 à 40 mg par jour, il n’y a pas eu de déviation importante concernant la linéarité de l’aire sous la courbe des inhibiteurs dans la circulation générale, avec des augmentations de la dose pouvant atteindre 120 mg. Dans les concentrations mesurées chez des sujets à jeun, le profil plasmatique des inhibiteurs n’a pas été modifié lorsque la simvastatine était administrée immédiatement avant un repas d’épreuve.
Lors d’une étude menée chez des patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), les concentrations plasmatiques des inhibiteurs totaux après l’administration d’une seule dose d’un inhibiteur de l’HMG-CoA réductase apparenté ont été environ deux fois plus élevées que celles qui avaient été observées chez des volontaires en bonne santé.
Bien que le mécanisme exact ne soit pas encore parfaitement élucidé, on a observé que la cyclosporine augmente l’aire sous la courbe (ASC) des inhibiteurs de l’HMG-CoA réductase.
L’augmentation de l’ASC de la forme acide de la simvastatine serait attribuable en partie à son action inhibitrice sur le CYP3A4.
Dans une étude pharmacocinétique, l’administration conjointe du diltiazem a augmenté de 2,7 fois l’exposition à la forme acide de la simvastatine, une hausse qui serait attribuable à son action inhibitrice sur le CYP3A4.
Dans une étude pharmacocinétique, l’administration conjointe de l’amlodipine a augmenté de 1,6 fois l’exposition à la forme acide de la simvastatine.
Dans une étude pharmacocinétique, l’administration conjointe d’une dose unique de 2 g de niacine à libération prolongée et de simvastatine à 20 mg a entraîné une légère augmentation de l’ASC de la simvastatine et de la forme acide de la simvastatine (de 1,4 et de 1,6 fois, respectivement) et de la Cmax des concentrations plasmatiques de la forme acide de la simvastatine (de 1,8 fois).
Lors d’une étude menée auprès de 12 sujets en bonne santé, la simvastatine administrée à la dose maximale de 80 mg n’a exercé aucun effet sur le métabolisme du midazolam et de l’érythromycine radiomarquée, par des substrats du CYP3A4. Ces résultats indiquent que la simvastatine n’est pas un inhibiteur du CYP3A4 et, par conséquent, qu’elle ne devrait pas agir sur les taux plasmatiques des autres médicaments métabolisés par le CYP3A4.
Le risque de myopathie augmente en présence d’une forte activité inhibitrice à l’égard de l’HMG-CoA réductase dans le plasma. La prise de puissants inhibiteurs du CYP3A4 peut augmenter l’activité inhibitrice exercée sur l’HMG-CoA réductase dans le plasma et accroître le risque de myopathie (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS,
Myopathie/ Rhabdomyolyse, et INTERACTIONS MÉDICAMENTEUSES).
Pharmacologie chez l’animal
Cultures cellulaires
Deux systèmes ont été utilisés pour démontrer l’inhibition de la synthèse du cholestérol par la simvastatine, soit in vitro sur des cellules de mammifères en cultures et in vivo chez le rat. Dans les cultures de cellules animales, les valeurs de la CI50, servant à mesurer l’inhibition par la simvastatine de la synthèse des stérols, et déterminées d’après l’incorporation d’acétate marqué
au 14C dans les stérols marqués au 14C, ont été de 19,3 nM pour la lignée de cellules L-M de souris, de 13,3 nM pour la lignée d’hépatocytes de rat H4IIE et de 15,6 nM pour la lignée d’hépatocytes humains Hep G-2. Ces résultats démontrent que la simvastatine est active aussi bien sur l’enzyme humaine que sur l’enzyme des rongeurs.
Rats
On a évalué l’efficacité in vivo de la simvastatine en mesurant le taux d’inhibition de l’incorporation d’acétate marqué au 14C dans le cholestérol marqué au 14C chez des rats.
On a administré (par sonde gastrique) une dose orale unique de simvastatine à un groupe de dix rats mâles; les doses s’échelonnaient entre 0,15 et 2,4 mg/kg. Cette étude a permis de démontrer que la simvastatine administrée par voie orale est un inhibiteur actif de la synthèse du cholestérol, les valeurs de la DI50 se situant entre moins de 0,15 et 0,2 mg/kg; le taux d’inhibition était de 87 % moins d’une heure après l’administration d’une dose orale de 2,4 mg/kg de médicament.
Chiens
Des études utilisant le chien comme modèle animal ont été menées dans le but d’évaluer les effets de la simvastatine sur le cholestérol lipoprotéinique total sérique. Ces études ont démontré que le chien répondait aux inhibiteurs de l’HMG-CoA réductase puisque ceux-ci avaient entraîné une baisse des taux de cholestérol circulant, contrairement au rat pour lequel on n’a pu démontrer d’effet soutenu de ces médicaments sur les taux de cholestérol.
Des chiens Beagle mâles ont été traités avec 12 g de cholestyramine, une résine fixatrice des acides biliaires. La réduction moyenne du cholestérol total plasmatique a été de 35 %.
Parmi les chiens préalablement traités à la cholestyramine, cinq ont reçu par voie orale 1 mg/kg/jour de simvastatine dans leur ration alimentaire durant une période de 21 jours et quatre autres ont reçu 2 mg/kg/jour de simvastatine dans leur ration alimentaire durant une période de
24 jours. Ce traitement a entraîné une baisse additionnelle respective de 29,1 % et de 37,6 % du cholestérol total par rapport aux valeurs obtenues avec l’administration de cholestyramine.
La simvastatine agit principalement sur le LDL-cholestérol, bien que chez le chien, environ 70 %
à 80 % du cholestérol circulant soit sous la forme de HDL-cholestérol. Chez les chiens préalablement traités à la cholestyramine, on a observé une réduction du LDL-cholestérol allant de 57 % à 72 % et une réduction du HDL-cholestérol comprise entre 19 % et 38 %.
Dans une autre étude, cinq chiens nourris à la nourriture sèche ont reçu par voie orale 8 mg/kg/jour de simvastatine dans leur ration alimentaire, durant une période de 24 jours. Les réductions moyennes du cholestérol total et du LDL-cholestérol ont été respectivement de 26,2
% et de 62 %. Le taux de HDL-cholestérol a baissé légèrement, mais cette diminution n’a pas été jugée significative.
Pharmacocinétique
La pharmacocinétique de la simvastatine a été étudiée chez la souris, le rat et le chien.
Chez le rat et le chien, l’absorption de la simvastatine, estimée en fonction d’une dose intraveineuse de référence, équivalait en moyenne à 85 % de la dose administrée par voie orale.
Des études chez le chien ont montré que la quantité de médicament absorbée qui se retrouve dans la circulation générale (biodisponibilité) est limitée par une forte extraction hépatique de premier passage (site d’action primaire), les équivalents de médicament étant ultérieurement excrétés dans la bile. En raison de cette forte extraction hépatique, la quantité de médicament qui se retrouve dans la circulation générale est faible.
Chez le chien, la simvastatine et son métabolite actif se lient aux protéines plasmatiques à un taux supérieur à 90 %.
On a pu démontrer chez la souris et le rat seulement qu’un métabolite de la simvastatine est formé par ß-oxydation. L’excrétion biliaire est la principale voie d’élimination des métabolites de la simvastatine.
Chez le chien, 74 % de la radioactivité d’une dose orale de simvastatine marquée au 14C a été retrouvée dans les fèces et 11 % dans l’urine.
TOXICOLOGIE
Toxicité aiguë
Simvastatine
Espèce
| Sexe | Voie d’administration |
DL50 (mg/kg)
Souris Souris Souris Souris Souris Souris
Femelle Mâle Femelle Mâle Femelle Mâle | Orale Orale Intrapéritonéale Intrapéritonéale Sous-cutanée Sous-cutanée |
4411 3000 798 1033 1800 1009
Rat Rat Rat Rat Rat Rat
Femelle Mâle Femelle Mâle Femelle Mâle | Orale Orale Intrapéritonéale Intrapéritonéale Sous-cutanée Sous-cutanée |
› 5000 4438 705
898
672
1088
Chien
| F/M | Orale |
› 5000
Forme acide di-hydroxylée à chaîne ouverte de la simvastatine
L-654,969
Souris
Souris
Rat
rat
Femelle
Mâle
Femelle
Mâle
Orale Orale Orale Orale
1820 1625 1280 2080
Toxicité subaiguë et chronique
L’ensemble des effets toxiques produits par la simvastatine chez le chien, le rat, la souris, le lapin et le singe était prévisible en raison de l’amplitude des doses administrées, de la forte activité inhibitrice de la simvastatine vis-à-vis de la synthèse du mévalonate et du rôle essentiel de l’HMG-CoA réductase dans le maintien de l’homéostasie cellulaire; ces effets sont énumérés au tableau 8.
Tableau 8 – Simvastatine
Organes cibles évalués dans les études chez l’animal
| Espèces | |||||
| Chien | Rat | Souris | Lapin | Singe | |
| Foie | + | + | - | + | - |
| Thyroide | - | + | - | NÉ | - |
| Rein | - | - | - | + | - |
| Vésicule biliaire | - | SO | - | + | - |
| Oeil (cristallin) | + | + | - | - | - |
| Estomac (non glandulaire) | SO | + | + | SO | SO |
| Testicules | + | - | - | - | - |
NÉ = Non évalué
SO = Sans objet
+ = Organe affecté d’une façon quelconque par le traitement médicamenteux
- = Aucun effet observé sur cet organe chez les animaux de cette espèce
Le tableau suivant résume les effets défavorables importants observés durant les études visant à évaluer la toxicité à long terme de la simvastatine.
Tableau 9 – Simvastatine
Effets défavorables importants
Dose minimale toxique (mg/kg/jour) | Dose sans effet (mg/kg/jour) | |
CHIEN Cataractes Dégénérescence testiculaire Élévation des transaminases sériques | 50 10 2 | 10 3 ND |
LAPIN Nécrose hépatocellulaire Nécrose tubulaire rénale Nécrose de la vésicule biliaire | 50 50 90 | 30 30 50 |
RAT Atypie hépatocellulaire Hyperplasie de la muqueuse gastrique non glandulaire Adénome des cellules folliculaires thyroïdiennes (femelles seulement) Hépatomégalie (femelles seulement) Cataractes sous-capsulaires postérieures ou cataractes totales | 25 1 25 25 120 | 5 ND 5 5 90 |
SOURIS Hyperplasie de la muqueuse gastrique non glandulaire Foie
Poumon
| 1 100 100 100 | ND 25 25 25 |
ND = Non déterminé
Plusieurs études ont été menées dans le but précis de déterminer la relation entre les réactions défavorables de la simvastatine et l’inhibition de l’HMG-CoA réductase, l’objectif étant d’avoir la perspective nécessaire pour évaluer les risques chez l’humain.
Les résultats de ces études sont présentés au tableau ci-dessous.
Tableau 10 – Simvastatine
Principaux effets défavorables observés au cours des études d’innocuité
Relation avec l’inhibition de l’HMG-CoA réductase
Clairement liés au mode d’action
- Modifications histomorphologiques du foie chez le rat
- Nécrose du foie, du rein et de la vésicule biliaire chez le lapin
- Hyperplasie de la muqueuse gastrique non glandulaire chez les rongeurs
Probablement liés au mode d’action
- Élévation des transaminases sériques chez le chien
- Cataractes chez le chien
Lien incertain ou inconnu avec le mode d’action
- Dégénérescence testiculaire chez le chien
Aucun lien avec l’inhibition de l’HMG-CoA réductase
- Hépatomégalie et hypertrophie de la thyroïde chez le rat
- Adénome des cellules folliculaires thyroïdiennes chez le rat
Au cours des études chez le chien, on a noté l’apparition de cataractes, bien qu’à une fréquence très faible, avec l’administration de doses élevées de simvastatine. On n’a pas pu établir de corrélation nette entre le degré de réduction des lipides sériques et la formation de cataractes; par contre, on a observé une relation constante entre la présence de taux élevés de simvastatine et d’inhibiteurs apparentés de l’HMG-CoA réductase dans le sang et l’apparition de cataractes.
Chez les chiens qui ont reçu la dose minimale cataractogène, soit 50 mg/kg/jour, les concentrations sériques de médicament (exprimées sous forme d’inhibiteurs totaux) sont 5 fois plus élevées que celles obtenues chez l’humain avec la dose thérapeutique maximale anticipée, soit 1,6 mg/kg (80 mg/jour chez un homme de 50 kg). La dose de simvastatine jugée sans effet en ce qui concerne la formation de cataractes est de 10 mg/kg/jour. Cette dose a été administrée à des chiens durant une période pouvant atteindre 2 ans sans que survienne la formation d’opacités.
Des élévations légères et transitoires des transaminases sériques ont été observées chez les chiens traités avec la simvastatine; ces élévations étaient liées à la dose. Les changements observés pouvaient se manifester soit sous la forme d’une hausse faible et soutenue des transaminases, soit sous la forme de clochers transitoires du taux d’enzymes; ces manifestations, constatées chez environ 10 % à 40 % des chiens traités avec la simvastatine, ont disparu bien que l’on ait
poursuivi l’administration du médicament. Aucun symptôme clinique n’a été observé chez les chiens ayant présenté une hausse des transaminases; en outre, la hausse des transaminases n’a atteint dans aucun cas des taux associés à une nécrose hépatique franche, et ce, malgré la poursuite du traitement. Aucune modification histopathologique n’a été constatée dans le foie des chiens qui avaient reçu la simvastatine.
Lors de deux études d’innocuité menées chez le chien, une dégénérescence testiculaire a été observée avec l’administration d’une dose de 30 mg/kg/jour et de 90 mg/kg/jour de simvastatine.
Des études spécifiques destinées à vérifier la nature de ces changements n’ont pu apporter de réponse concluante, étant donné que ces effets sont peu reproductibles et qu’ils ne sont pas reliés
à la dose, au taux sérique de cholestérol ou à la durée du traitement. Par ailleurs, aucun changement dans les taux d’androgènes et de gonadotrophines sériques n’a été relié au traitement
à la simvastatine chez le chien. Une dose de 50 mg/kg/jour de simvastatine a été administrée à des chiens durant une période pouvant atteindre 2 ans, sans que l’on ait observé d’effet au niveau des testicules.
Dans une étude menée chez des rats, une nécrose des muscles de l’appareil locomoteur est survenue à la dose de 90 mg/kg, administrée deux fois par jour; il s’agissait toutefois d’une dose létale chez le rat.
Carcinogenèse et mutagenèse
Lors des études initiales visant à évaluer le pouvoir cancérigène de la simvastatine chez le rat et la souris, on a utilisé des doses allant de 1 mg/kg/jour à 25 mg/kg/jour (16 fois la dose maximale recommandée chez l’humain, pour une personne de 50 kg). Aucune augmentation de la fréquence de tumeurs reliées au traitement n’a été observée chez la souris, dans aucun tissu.
Une hausse significative sur le plan statistique (p ≤ 0,05) de la fréquence des adénomes des cellules folliculaires thyroïdiennes a été observée chez les rates qui avaient reçu des doses de 25 mg/kg/jour de la simvastatine (16 fois la dose maximale recommandée chez l’humain). Ce type de tumeur bénigne n’a été constaté que chez les rates; de tels changements ne sont pas survenus chez les rats ou encore chez les rates qui avaient reçu des doses plus faibles (jusqu’à 5 mg/kg/jour, soit 3,1 fois la dose maximale recommandée chez l’humain). Ces tumeurs
représentent un effet secondaire associé à une plus grande clairance de la thyroxine provoquée par la simvastatine chez la rate. Aucune hausse significative sur le plan statistique de la fréquence d’autres types de tumeurs n’a été constatée dans les tissus des rats recevant de la simvastatine.
Les résultats d’une autre étude d’une durée de 73 semaines visant à évaluer les effets carcinogènes chez des souris qui recevaient de la simvastatine à des doses pouvant aller jusqu’à
400 mg/kg/jour (250 fois la dose maximale recommandée chez l’humain, pour une personne de
50 kg) ont montré une augmentation de la fréquence des adénomes et des carcinomes hépatocellulaires et des adénomes pulmonaires aux doses de 100 et de 400 mg/kg/jour, ainsi qu’une hausse de la fréquence des adénomes de la glande de Harder à la dose de 400 mg/kg/jour.
Les résultats de cette étude et ceux de l’étude initiale de 92 semaines sur les effets carcinogènes chez la souris ont permis d’établir que la dose sans effet était de 25 mg/kg/jour (16 fois la dose maximale recommandée chez l’humain).
Une augmentation de la fréquence des adénomes hépatocellulaires reliée au traitement a été mise en évidence dans une étude de 106 semaines visant à évaluer les effets carcinogènes chez des rats qui avaient reçu des doses de simvastatine allant de 50 mg/kg/jour à 100 mg/kg/jour (31 à 63 fois la dose maximale recommandée chez l’humain). La dose sans effet est demeurée la même, soit
25 mg/kg/jour (16 fois la dose maximale recommandée chez l’humain), telle qu’elle avait été établie dans l’étude initiale sur l’effet carcinogène. Une augmentation de la fréquence des lésions hyperplasiques de la thyroïde a également été observée; toutefois, ces résultats concordent avec les observations précédentes, à savoir que cette réponse est spécifique à cette espèce animale et qu’elle ne peut s’appliquer à l’humain.
Aucun effet mutagène n’a été observé lors d’une épreuve de mutagénicité microbienne utilisant des souches mutantes de Salmonella typhimurium, avec ou sans activation métabolique à l’aide d’extraits de foie de rat ou de souris. De plus, aucune anomalie génétique n’a été constatée lors d’une analyse in vitro par élution alcaline sur des hépatocytes de rat, d’une épreuve de mutagénicité sur la souche V-79 de cellules de mammifères, de la recherche d’aberrations chromosomiques in vitro sur des cellules CHO ou encore de la recherche d’aberrations chromosomiques in vivo sur la moelle osseuse de la souris.
Études – Reproduction et effets tératogènes
Aucune donnée indiquant un effet tératogène n’a été mise en évidence chez le rat ou le lapin aux doses maximales tolérées par ces deux espèces, pouvant aller jusqu’à 25 mg/kg/jour et 10 mg/kg/jour, respectivement (16 fois et 6,3 fois la dose maximale recommandée chez l’humain, respectivement).
Cependant, chez le rat, l’administration d’une dose orale de 60 mg/kg/jour du métabolite acide hydroxylé pharmacologiquement actif de la simvastatine a entraîné une baisse du poids corporel maternel et une augmentation de la fréquence des résorptions foetales et des malformations squelettiques, comparativement au placebo. Les résultats d’études subséquentes où l’on a administré ce métabolite à des doses allant jusqu’à 60 mg/kg/jour ont montré que ces résorptions et ces malformations squelettiques étaient liées à une toxicité maternelle (lésions du préestomac liées à une perte de poids maternelle) spécifique aux rongeurs et qu’il est très peu probable que ces manifestations proviennent d’un effet direct du métabolite sur le foetus. Bien qu’aucune étude n’ait été menée avec la simvastatine, le traitement de rates gravides au moyen d’un inhibiteur de l’HMGCoA réductase apparenté à des doses de 80 et de 400 mg/kg/jour (10 fois et
52 fois la dose maximale recommandée d’après la surface corporelle en mg/m2) a réduit les taux plasmatiques de mévalonate chez le foetus.
BIBLIOGRAPHIE
- 1. Alberts AW. HMG-CoA reductase inhibitors - the development. In: Stokes III J, Mancini M, eds. Atherosclerosis Reviews. Vol. 18. New York, Raven Press, 1988;12331.
- 2. Barbir M, Rose M, Kushwaha S, Akl S, Mitchell A, Yacoub M. Low-dose simvastatin for the treatment of hypercholesterolemia in recipients of cardiac transplantation. Int J Cardiol 1991;33:241-6.
- 3. Castelli W. Epidemiology of coronary heart disease: the Framingham study. Am J Med 1984;76:4-12.
- 4. Chaudron JM, Luwaert R. Effects of simvastatin on plasma lipids in coronary patients with severe hypercholesterolaemia. Acta Cardiol 1989;44:48-9.
- 5. Collins R, Armitage J, Parish S, Sleight P, Peto R. MRC/BHF heart protection study of cholesterol lowering with simvastatin in 20 536 high-risk individuals: a randomised placebo-controlled trial. Lancet 2002;360:7-22.
- 6. Daniels H, Holvoet G, Stroobandt R. Effects of simvastatin in plasma lipids in patients with hypercholesterolemia. Acta Cardiol 1989;44:49-50.
- 7. Davidson MH, Stein EA, Dujovne CA, Hunninghake DB, Weiss SR, Knopp RH, Illingworth DR, Mitchel YB, Melino MR, Zupkis RV, Dobrinska MR, Amin RD, Tobert JA. The efficacy and six-week tolerability of simvastatin 80 and 160 mg/day. Am J Cardiol 1997;79:38-42.
- 8. Erkelens DW, Baggen MG, Van Doormaal JJ, Kettner M, Koningsberger JC, Mol MJ. Clinical experience with simvastatin compared with cholestyramine. Drugs 1988;36(Suppl 3):87-92.
- 9. Germershausen JI, Hunt VM, Bostedor RG, Bailey PJ, Karkas JD, Alberts AW. Tissue selectivity of the cholesterol-lowering agents lovastatin, simvastatin and pravastatin in rats in vivo. Biochem Biophys Res Commun 1989;158:667-75.
- 10. Gerson RJ, MacDonald JS, Alberts AW, Kornbrust DJ, Majka JA, Stubbs RJ, Bokelman DL. Animal safety and toxicology of simvastatin and related hydroxy-methylglutarylcoenzyme A reductase inhibitors. Am J Med 1989;87(Suppl 4A):28S-38S.
- 11. Ghirlanda G, Oradei A, Manto A, Lippa S, Uccioli L, Caputo S, Greco AV, Littarru GP. Evidence of plasma CoQ10-lowering effect by HMG-CoA reductase inhibitors: a double-blind, placebo-controlled study. J Clin Pharmacol 1993;33:226-9.
- 12. Grundy S. Dietary and drug regulation of cholesterol metabolism in man. In: Paoletti R, Glueck C, eds. Lipid Pharmacology. Vol. II. New York, Academic, 1976;127-59.
- 13. Grundy SM. HMG-CoA reductase inhibitors for treatment of hypercholesterolemia. N Engl J Med 1988;319: 24-33.
- 14. Helve E, Ojala JP, Tikkanen MJ. Simvastatin and gemfibrozil in the treatment of primary hypercholesterolemia. J Appl Cardiol 1988;3:381-8.
- 15. Illingworth DR. How effective is drug therapy in heterozygous familial hypercholesterolemia? Am J Cardiol 1993;72:54D-58D.
- 16. Kjekshus J, Pederson TR, Olsson AG, Faergeman O, Pyörälä K. The effects of simvastatin on the incidence of heart failure in patients with coronary heart disease. J Card Fail 1997;3:249-
54.
- 17. Knops RE, Kroon AA, Mol MJTM, Stuyt PMJ, Stalenhoef AFH. Long-term experience (6 years) with simvastatin in patients with heterozygous familial hypercholesterolemia. Netherlands J Med 1995;46:171-8.
- 18. Laaksonen R, Ojala JP, Tikkanen MJ, Himberg JJ. Serum ubiquinone concentrations after short- and long-term treatment with HMG-CoA reductase inhibitors. Eur J Clin Pharmacol 1994;46:313-7.
- 19. MAAS Investigators. Effect of simvastatin on coronary atheroma: the Multicenter Anti-Atheroma Study (MAAS). Lancet 1994;344:633-8.
- 20. Mauro VF. Clinical pharmacokinetics and practical applications of simvastatin. Clin Pharmacokinet 1993;24(3):195-202.
- 21. Meier C, Stey C, Brack T, Maggiorini M, Risti B, Krahenbuehl S. Rhabdomyolysis in patients treated with simvastatin and cyclosporin: role of hepatic cytochrome P 450 system activity. Schweiz Med Wochenschr 1995;25:1342-6.
- 22. Miettinen TA, Pyörälä K, Olsson AG, Musliner TA, Cook TJ, Faergeman O, Berg K, Pedersen T, Kjekshus J. Cholesterol-lowering therapy in women and elderly patients with myocardial infarction or angina pectoris: Findings from the Scandinavian Simvastatin Survival Study (4S). Circulation 1997;96(12): 4211-8.
- 23. Mol MJTM, Erkelens DW, Gevers Leuven JA, Schouten JA, Stalenhoef AFH. Effects of synvinolin (MK-733) on plasma lipids in familial hypercholesterolaemia. Lancet1986;II(8513):936-9.
- 24. Pedersen TR, Berg K, Cook TJ, Faergeman O, Haghfelt T, Kjekshus J, Miettinen T, Musliner TA, Olsson AG, Pyörälä K, Thorgeirsson G, Tobert JA, Wedel H, Wilhelmsen L. Safety and tolerability of cholesterol lowering with simvastatin during 5 years in the Scandinavian Simvastatin Survival Study. Arch Intern Med 1996;156:2085-92.
- 25. Pedersen TR, Kjekshus J, Pyörälä K, Olsson AG, Cook TJ, Musliner TA, Tobert JA, Haghfelt T. Effect of simvastatin on ischemic signs and symptoms in the Scandinavian Simvastatin Survival Study (4S). Am J Cardiol 1998; 81:333-5.
- 26. Phan T, McLeod JG, Pollard JD, Peiris O, Rohan A, Halpern JP. Peripheral neuropathy associated with simvastatin. J Neurol Neurosurg Psychiatry 1995;58:625-8.
- 27. Pyörälä K, Pedersen TR, Kjekshus J, Faerceman O, Olsson AG, Thorgeirsson G. Cholesterol lowering with simvastatin improves prognosis of diabetic patients with coronary heart disease. Diabetes Care 1997;20(4):614-20.
- 28. Quérin S, Lambert R, Cusson JR, Grégoire S, Vickers S, Stubbs RJ, Sweany AE, Larochelle P. Single-dose pharmacokinetics of 14 C-lovastatin in chronic renal failure. Clin Pharmacol Ther 1991;50:437-41.
- 29. Rabelink AJ, Hene RJ, Erkelens DW, Joles JA, Koomans HA. Effects of simvastatin and cholestyramine on lipoprotein profile in hyperlipidaemia of nephrotic syndrome. Lancet 1988;II(8624):1335-8.
- 30. Scandinavian Simvastatin Survival Study Group. Randomized trial of cholesterol lowering in 4444 patients with coronary heart disease: the Scandinavian Simvastatin Survival Study (4S). Lancet 1994;344:1383-9.
- 31. Seed M, Hoppichler F, Reaveley D, McCarthy S, Thompson GR, Boerwinkle E, Utermann G. Relation of serum lipoprotein(a) concentration and apolipoprotein(a) phenotype to coronary heart disease in patients with familial hypercholesterolemia. N Engl J Med 1990;322:1494-9.
- 32. Slater EE, MacDonald JS. Mechanism of action and biological profile of HMG-CoA reductase inhibitors: a new therapeutic alternative. Drugs 1988;36(Suppl 3):72-82.
- 33. Stalenhoef AF, Mol MJT, Stuyt PMJ. Efficacy and tolerability of simvastatin (MK-733). Am J Med 1989;87(Suppl 4A):39S-43S.
- 34. Stein E, Kreisberg R, Miller V, Mantell G, Washington L, Shapiro DR, Multicenter Group I. Effects of simvastatin and cholestyramine in familial and non-familial hypercholesterolemia. Arch Int Med 1990;150:341-5.
- 35. Stein E, Plotkin D, Bays H, Davidson M, Dujovne C, Korenman S, Stepanavage M, Mercuri M. Effects of simvastatin (40 and 80 mg/day) in patients with mixed hyperlipidemia. Am J Cardiol 2000;86(4):406-11.
- 36. Tikkanen MJ, Bocanegra TS, Walker JF, Cook T. Comparison of low-dose simvastatin and gemfibrozil in the treatment of elevated plasma cholesterol. A multicenter study. Am J Med 1989;87(Suppl 4A):47S-53S.
- 37. Tobert JA. New developments in lipid-lowering therapy: the role of inhibitors of hydroxymethylglutaryl-coenzyme A reductase. Circulation 1987;76:534-8.
- 38. Tobert JA, Leslie BR, Schaefer EJ, Van Buuren HR, Baggen MGA, Wilson JHP, Grundy SM. HMG-CoA reductase inhibitors for hypercholesterolemia. N Engl J Med 1988;319:1222-3.
- 39. Uauy R, Vega GL, Grundy SM, Bilheimer DW. Lovastatin therapy in receptor-negative homozygous familial hypercholesterolemia: lack of effect on low-density lipoprotein concentrations or turnover. J Pediatr 1988;113:387-92.
- 40. Volpe R, Arca M, Ginnetti MG, Antonini R, Ricci G, Urbinati G. The efficacy and safety of pravastatin and simvastatin in patients with primary hypercholesterolemia. Curr Ther Res 1992;51(3):422-30.
- 41. Walker JF. Simvastatin: the clinical profile. Am J Med 1989;87(Suppl 4A):44S-46S.
- 42. Product Monograph of Zocor® (simvastatin); Date of Revision: March 1, 2011; Manufacturer: Merck Frosst Canada Ltd; Control No. 142473.