


Monographie de produit - Auro-Enzalutamide
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE
1 INDICATIONS
| 05-2024 | |
|---|---|
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | 05-2024 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 04-2025 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire | 05-2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Musculo-squelettique | 05-2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique | 05-2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS,Dysphagie liée à la taille du produit | 04-2025 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Gériatrie (≥ 65 ans) | 05-2024 |
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE ................................... 2
TABLE DES MATIÈRES ................................................................................................................. 2
PARTIE 1 : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ......................................... 5
1 INDICATIONS ........................................................................................................................... 5
1.1 Enfants ......................................................................................................................................................... 5
1.2 Personnes âgées .......................................................................................................................................... 5
2 CONTRE-INDICATIONS ............................................................................................................. 5
3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ................................................... 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................................ 6
4.1 Considérations posologiques ....................................................................................................................... 6
4.2 Dose recommandée et modification posologique ....................................................................................... 6
4.4 Administration ............................................................................................................................................. 7
4.5 Dose oubliée ................................................................................................................................................ 7
5 SURDOSE................................................................................................................................. 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .......................... 8
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................................... 8
Généralités ........................................................................................................................................................ 9
Cancérogenèse et génotoxicité ......................................................................................................................... 9
Cardiovasculaire ................................................................................................................................................ 9
Conduite et utilisation de machines ................................................................................................................ 10
Oreille / Nez / Gorge ....................................................................................................................................... 11
Hépatique/biliaire/pancréatique .................................................................................................................... 11
Immunitaire ..................................................................................................................................................... 11
Surveillance et tests de laboratoire ................................................................................................................ 11
Musculo-squelettique ..................................................................................................................................... 12
Neurologique ................................................................................................................................................... 12
Rénal ................................................................................................................................................................ 14
Santé reproductive .......................................................................................................................................... 14
7.1 Populations particulières........................................................................................................................... 14
7.1.1 Grossesse ............................................................................................................................................ 14
7.1.2 Allaitement ......................................................................................................................................... 15
7.1.3 Enfants ................................................................................................................................................ 15
7.1.4 Personnes âgées ................................................................................................................................. 15
8 EFFETS INDÉSIRABLES ............................................................................................................. 15
8.1 Aperçu des effets indésirables ................................................................................................................... 15
8.2 Effets indésirables observées dans les essais cliniques ............................................................................. 16
8.3 Effets indésirables peu courants observés au cours des essais cliniques .................................................. 24
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .. 25
8.5 Effets indésirables observés après la mise en marché .............................................................................. 25
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................................... 26
9.2 Aperçu des interactions médicamenteuses ............................................................................................... 26
9.4 Interactions médicament-médicament .................................................................................................... 26
9.5 Interactions médicament-aliment ............................................................................................................ 32
9.6 Interactions médicament-plante médicinale ............................................................................................. 33
9.7 Interactions médicament-tests de laboratoire ...................................................................... 33
10 PHARMACOLOGIE CLINIQUE ................................................................................................. 33
10.1 Mode d'action ......................................................................................................................................... 33
10.2 Pharmacodynamie .................................................................................................................................. 33
10.3 Pharmacocinétique ................................................................................................................................. 34
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ........................................................................... 38
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................................... 38
PARTIE 2 : INFORMATION SCIENTIFIQUES .................................................................................. 39
13 INFORMATION PHARMACEUTIQUES ..................................................................................... 39
14 ESSAIS CLINIQUES ................................................................................................................. 39
14.1 Études cliniques par indication ................................................................................................................ 39
14.2 Études de biodisponibilité comparatives ................................................................................................. 72
15 MICROBIOLOGIE ................................................................................................................... 72
16 TOXICOLOGIE NON CLINIQUE ................................................................................................ 72
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ........................................................................... 80
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S .......................................................................... 81
PARTIE 1 : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1
INDICATIONS
Auro-Enzalutamide (capsules d’enzalutamide) est indiqué pour le traitement des patients atteints d’un cancer de la prostate sensible à la castration non métastatique (CPSCnm)avec récidive biochimique à haut risque de métastases (BCR à haut risque). (voir 14 Essais cliniques).
Auro-Enzalutamide (capsules d’enzalutamide) indiqué pour le traitement de patients présentant un cancer de la prostate métastatique sensible à la castration (CPSCm).
Auro-Enzalutamide (capsules d’enzalutamide) est indiqué pour le traitement des patients atteints d’un cancer de la prostate non métastatique résistant à la castration (CPRCnm).
Capsules d’enzalutamide n’a pas fait l’objet d’études chez les patients atteints d’un CPRCnm à faible risque de progression vers une maladie métastatique (voir 14 Essais cliniques). Le profil risques-avantages chez ces patients n’est pas connu.
Auro-Enzalutamide (capsules d’enzalutamide) est indiqué dans un contexte de castration médicale ou chirurgicale pour le traitement du cancer de la prostate métastatique résistant à la castration (CPRCm) chez les patients qui :
n’ont jamais reçu de chimiothérapie et sont asymptomatiques ou légèrement
symptomatiques après échec d’un traitement antiandrogénique.
- ont reçu un traitement par le docétaxel.
1.1 Enfants
L’innocuité et l’efficacité de Auro-Enzalutamide n’ont pas été établies chez les patients âgés de moins de 18 ans.
1.2 Personnes âgées
Aucune différence globale n’a été observée quant à l’innocuité et l’efficacité entre les patients âgés et les patients plus jeunes lors d’études cliniques (voir 6 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
2 CONTRE-INDICATIONS
Auro-Enzalutamide est contre-indiqué dans les cas suivants :
- patients qui sont hypersensibles à l’enzalutamide ou à l’un ou l’autre des ingrédients de la préparation, y compris tout ingrédient non médicinal, ou à un élément de son contenant. Pour obtenir une liste complète, veuillez consulter la section. 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION et EMBALLAGE de cette monographie.
- femmes enceintes ou qui pourraient le devenir, ou qui allaitent.
3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Auro-Enzalutamide (capsules d’enzalutamide) ne doit être prescrit que par un professionnel de la santé autorisé qui est expérimenté dans le traitement du cancer de la prostate et dans l’usage d’endocrinothérapies antinéoplasiques. Les événements indésirables suivants sont cliniquement significatifs :
|
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
L’auro-enzalutamide est destiné aux patients atteints de nm-CRPC, de CPRC métastatique ou de m-CSPC qui maintiennent un traitement par un analogue de la GnRH ou qui ont déjà subi une castration chirurgicale. Les patients qui ont commencé à recevoir de l’auro-enzalutamide et qui reçoivent un analogue de la GnRH doivent continuer à recevoir un analogue de la GnRH.
Les patients atteints de CPSCnm et présentant une BCR à haut risque peuvent être traités par Auro-Enzalutamide en association ou non avec un analogue de la GnRH.
4.2 Dose recommandée et modification posologique
La dose recommandée de Auro-Enzalutamide est de 160 mg (quatre capsules de 40 mg) en une seule prise par jour par voie orale. Auro-Enzalutamide peut être pris avec ou sans nourriture.
La co-administration de Auro-Enzalutamide avec des inhibiteurs du CYP2C8 peut augmenter l’exposition plasmatique de l’enzalutamide et est à éviter, si possible. S’il est nécessaire d’administrer aux patients un puissant inhibiteur du CYP2C8, la dose de Auro-Enzalutamide doit être réduite à 80 mg, une fois par jour.
Si un patient présente une toxicité de grade 3 ou plus ou un effet indésirable intolérable, il convient d’interrompre le traitement pendant une semaine ou jusqu’à ce que les symptômes s’améliorent pour atteindre un grade ≤ 2, puis de reprendre le traitement à une dose identique ou réduite (120 mg ou 80 mg), si le cas le justifie.
Pour le traitement intermittent des patients atteints d’un CPSCnm et présentant une BCR à haut risque : le traitement par Auro-Enzalutamide administré en même temps qu’un analogue de la GnRH (le cas échéant) doit alors être suspendu, après 36 semaines de traitement, si l’APS est indétectable (< 0,2 ng/ml). Le traitement par Auro-Enzalutamide et un analogue de la GnRH (le cas échéant) doit être réinitié lorsque le taux d’APS a augmenté à ≥ 2,0 ng/ml pour les patients ayant subi une prostatectomie radicale antérieure ou à ≥ 5,0 ng/ml pour les patients ayant subi une radiothérapie primaire antérieure.
Auro-Enzalutamide avoir été utilisé chez les patients atteints d’un CPSCnm et présentant une BCR à haut risque en association avec la leuprolide (voir 14 ESSAIS CLINIQUES). La prudence est de mise lors de l’utilisation d’autres analogues de la GnRH pour traiter des patients présentant une BCR à haut risque, en raison des différences potentielles dans les schémas de récupération de la testostérone, dans l’expression de l’APS, dans la durée de suspension du traitement et dans l’observance du traitement. Il existe un risqué potentiel que la récupération rapide de la testostérone après la suspension du traitement entraîne une réduction de la durée de la suspension du traitement.
Patients âgés : Il n’est pas nécessaire d’ajuster la dose chez les patients âgés (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
Patients souffrant d’une insuffisance hépatique : Il n’est pas nécessaire d’ajuster la dose chez les patients souffrant d’une insuffisance hépatique légère, modérée ou grave (classe A, B ou C de Child- Pugh. On a toutefois observé une demi-vie accrue du médicament chez les patients atteints d’insuffisance hépatique grave; voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
Patients souffrant d’une insuffisance rénale : Il n’est pas nécessaire d’ajuster la dose chez les patients souffrant d’une insuffisance rénale légère ou modérée (valeur de la clairance de la créatinine (CrCL) calculée à ≥ 30 ml/min; voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
L’effet d’une insuffisance rénale grave sur la pharmacocinétique de l’enzalutamide n’a pas fait l’objet de recherche. La prudence est de mise chez les patients souffrant d’une insuffisance rénale grave ou d’une insuffisance rénale au stade ultime (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
4.4 Administration
Les capsules de Auro-Enzalutamide devraient être avalées entières avec une quantité suffisante d’eau, et peuvent être prises avec ou sans nourriture.
Ne pas mâcher, dissoudre ou ouvrir les capsules.
4.5 Dose oubliée
Si un patient oublie de prendre une dose de Auro-Enzalutamide à l’heure habituelle, la dose prescrite devrait être prise aussi près que possible de l’heure habituelle. Si un patient oublie une dose pendant toute une journée, le traitement devrait être repris le jour suivant avec la dose quotidienne habituelle.
5 SURDOSE
Il n’existe aucun antidote à Auro-Enzalutamide. En cas de surdosage, cessez de prendre Auro-
Enzalutamide et mettez en place des mesures de soutien générales en tenant compte de la demi-vie de 5,8 jours. Il est peu probable que l’enzalutamide soit éliminé de façon significative par hémodialyse intermittente ou par dialyse péritonéale continue ambulatoire, en raison de son volume de distribution important et de sa fraction faible du médicament libre non consolidé. Les patients peuvent présenter un risque accru de convulsions en raison d’un surdosage.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, et composition
| Voie d’administration | Forme posologique / Concentration / Composition | Ingrédients non médicaux |
|---|---|---|
| Orale | Capsules de gélatine molle / 40 mg | Butyl hydroxyanisole, butyl hydroxytoulène, caprylocaproyl polyoxylglycérides, enveloppe de capsule de gélatine et encre d'impression Opacode WB Black NS-78-7821. L'enveloppe de la capsule de gélatine contient: Gélatine, Glycérine, Solution de sorbitol sorbitan et Dioxyde de titane. L'encre d'impression Opacode WB Black NS 78-17821 contient: Oxyde ferrosoferrique / Oxyde de fer noir, Propylène glycol et HPMC 2910 / Hypromellose. |
Description
L’auro-enzalutamide (capsules d’enzalutamide) se présente sous la forme d’une capsule de gélatine molle de forme oblongue, de forme blanche à blanc cassé, imprimée à l’encre noire avec « E40 » contenant une solution transparente de couleur jaune pâle à jaune. Disponible sous forme de blister de 10 gélules de 12 et de flacons en PEHD de 120 gélules.
7 MISES EN GARDE ET PRÉCAUTIONS
voir 3 Encadré sur les mises en garde et précautions importantes
Généralités
Auro-Enzalutamide contient du sorbitol (voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE). Les patients qui présentent des troubles héréditaires rares d’intolérance au fructose ne doivent pas prendre Auro-Enzalutamide.
L’enzalutamide est un inducteur puissant du CYP3A4 et un inducteur modéré du CYP2C9 et du CYP2C19. Les médicaments à indice thérapeutique étroit qui sont des substrats du CYP3A4, CYP2C9 et CYP2C19 doivent être évités, car leur administration conjointement avec Auro-Enzalutamide peut diminuer leur exposition. Si la co-administration ne peut pas être évitée, il pourrait s’avérer nécessaire d’ajuster la dose pour maintenir les concentrations plasmatiques thérapeutiques (voir 9 INTERACTIONS MÉDICAMENTEUSES).
L’enzalutamide est métabolisé par le CYP2C8. L’administration de Auro-Enzalutamide conjointement avec de puissants inhibiteurs du CYP2C8 doit être évitée. S’il est nécessaire d’administrer aux patients un puissant inhibiteur du CYP2C8, la dose de Auro-Enzalutamide doit être réduite à 80 mg, une fois par jour (voir INTERACTIONS MÉDICAMENTEUSES).
Cancérogenèse et génotoxicité
L’administration quotidienne de 10, 30 et 100 mg/kg/jour d’enzalutamide par voie orale à des rats pendant deux ans a augmenté l’incidence des atteintes néoplasiques considérées comme liées à la pharmacologie primaire de l’enzalutamide. L’enzalutamide n’a présenté aucun potentiel carcinogène (absence d’observations néoplasiques) dans le cadre d’une étude de 6 mois menée chez des souris transgéniques rasH2. Dans une série de tests standard de génotoxicité in vitro et in vivo, l’enzalutamide n’a présenté aucun potentiel génotoxique. Un métabolite inactif (M1) a présenté un potentiel génotoxique lors d’un test de génotoxicité in vitro chez des mammifères, mais uniquement à des concentrations ayant déclenché une cytotoxicité importante (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénèse et génotoxicité).
Cardiovasculaire
Cardiopathie ischémique : Dans les études de phase 3 contrôlées par placebo et à répartition aléatoire, des incidences plus élevées de cardiopathie ischémique ont été signalées chez des patients traités par Capsules d’enzalutamide (voir 8 EFFETS INDÉSIRABLES, Cardiovasculaire). Des événements ischémiques ont conduit au décès de 0,4 % des patients du groupe traité par Capsules d’enzalutamide plus un TAA, comparativement à 0,1 % dans le groupe sous placebo plus un TAA.
Il est nécessaire de surveiller les signes et les symptômes de cardiopathie ischémique, d’optimiser la prise en charge des facteurs de risque cardiovasculaire, comme l’hypertension artérielle, le diabète ou les dyslipidémies, et d’arrêter le traitement par Auro-Enzalutamide chez les patients présentant une cardiopathie ischémique de grade 3 ou 4.
Les patients qui souffrent d’une maladie cardiovasculaire cliniquement significative, y compris un récent infarctus du myocarde (au cours des 6 derniers mois) ou une angine de poitrine instable (au cours des 3 derniers mois), une insuffisance cardiaque de classe III ou IV selon les critères de la New York Heart Association (NYHA), sauf si la fraction d’éjection du ventricule gauche (FEVG) était supérieure ou égale à 45 %, une bradycardie ou une hypertension non contrôlée (tension artérielle systolique au repos > 170 mm Hg et/ou tension artérielle diastolique > 105 mm Hg), ont été exclus des essais cliniques de phase 3 (voir 14 ESSAIS CLINIQUES). L’innocuité de Auro-Enzalutamide n’a donc pas été établie chez ces patients.
Allongement de l’intervalle QTc : Dans le cadre de l’essai AFFIRM, Capsules d’enzalutamide a été associé à un allongement de l’intervalle QTc de 3,0 à 6,5 msec (variation moyenne par rapport à la valeur de référence, ajustée en fonction du placebo) pendant les semaines 5 à 25 du traitement lors de son administration aux patients souffrant d’un cancer de la prostate métastatique résistant à la castration (CPRCm) pour qui des ECG ont été enregistrés avant la dose (voir 10.2 PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque.
Lors de l’essai PREVAIL, la plus forte augmentation moyenne par rapport à la valeur de référence ajustée en fonction du placebo était de 3,4 msec observée à la semaine 37. Ces observations doivent entrer en ligne de compte lors de décisions cliniques concernant la prescription de enzalutamide à des patients ayant des antécédents avérés d’allongement du QT, des facteurs de risque de Torsades de pointes (p. ex. l’hypokaliémie) ou chez les patients qui prennent des médicaments connus pour allonger l’intervalle QT (voir 9 INTERACTIONS MÉDICAMENT-MÉDICAMENT, Médicaments qui provoquent un allongement de l’intervalle QT/QTc).
Hypertension : Capsules d’enzalutamide a été associé à une augmentation de la tension systolique et diastolique ainsi qu’à l’augmentation du risque d’hypertension ou à l’aggravation d’une hypertension préexistante lors de son administration aux patients dans le cadre des essais cliniques de phase 3 (voir 10 PHARMACOLOGIE CLINIQUE, Tension artérielle). Lors des essais de phase 3, l’incidence globale de tous les événements liés à une hypertension artérielle était plus élevée dans le groupe sous Capsules d’enzalutamide plus un TAA que dans le groupe sous placebo plus un TAA (14,2 % versus 7,4 %). Les épisodes d’hypertension artérielle ont entraîné dans de rares cas l’arrêt du traitement ou une modification de la posologie et n’étaient généralement pas associés à des séquelles cardiovasculaires importantes. Cependant, chez près de 75 % des patients présentant cet effet indésirable, il a fallu instaurer un nouveau traitement antihypertenseur ou augmenter la dose du traitement antérieur.
On doit mesurer la tension artérielle au départ du traitement, et régulièrement pendant le traitement.
L’hypertension liée au traitement doit être traitée de façon appropriée.
Conduite et utilisation de machines
Aucune étude sur les effets sur l’aptitude à conduire et à utiliser des machines n’a été réalisée.
Oreille / Nez / Gorge
Dysphagie liée à la taille du produit
Des cas de patients ayant eu des difficultés à avaler Auro-Enzalutamide, y compris des cas d’étouffement, ont été signalés en raison de la taille du produit. Les difficultés de déglutition ont été principalement signalées dans le cas de la formulation en capsule. Conseiller aux patients d’avaler les capsules entières avec une quantité suffisante d’eau.
Hépatique/biliaire/pancréatique
Une insuffisance hépatique légère, modérée ou grave (classe A, B ou C de Child-Pugh) n’a aucun effet significatif sur la pharmacocinétique de l’enzalutamide (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers). Les patients souffrant d’une insuffisance hépatique grave (classe C de Child-Pugh) au départ ont été exclus des essais cliniques AFFIRM et PREVAIL.
Immunitaire
Avec l’enzalutamide, on a également observé des réactions d’hypersensibilité qui se manifestent par des symptômes comprenant par exemple un œdème au visage, à la langue, aux lèvres et au pharynx (voir 8 Effets indésirables observés après la mise en marché). Il faut conseiller aux patients qui présentent un quelconque symptôme d’hypersensibilité de suspendre temporairement le traitement par Auro-Enzalutamide et de chercher rapidement à obtenir des soins médicaux. Il faut arrêter définitivement le traitement par Auro-Enzalutamide en cas de réactions d’hypersensibilité graves.
Surveillance et tests de laboratoire
Il faut surveiller les paramètres cliniques et de laboratoire conformément à la pratique normale. On doit mesurer la tension artérielle au départ du traitement, et régulièrement pendant le traitement.
On doit envisager de surveiller l’ECG et les taux d’électrolytes sériques au départ du traitement et pendant le traitement chez les patients qui risquent de développer une anomalie électrolytique et un allongement de l’intervalle QTc.
L’enzalutamide est un inducteur modéré du CYP2C9. Si Auro-Enzalutamide est administré conjointement avec un anticoagulant qui est métabolisé par le CYP2C9 (p. ex., la warfarine ou l’acénocoumarol), il est conseillé d’obtenir des mesures supplémentaires du rapport international normalisé (RIN).
Les patients ayant des antécédents cardiaques doivent être évalués quant à l’existence éventuelle d’une cardiopathie évolutive avant de commencer le traitement par Auro-Enzalutamide.
Outre le suivi du taux sérique d’antigène prostatique spécifique (APS), les patients atteints de CPSCnm et présentant une BCR à haut risque ou atteints de CPRCnm doivent être surveillés quant à la progression de leur maladie par des clichés radiographiques prescrits à la discrétion de leur médecin traitant. Dans l’étude EMBARK, 33 des 37 (89,2 %) patients atteints de CPSCnm et présentant une BCR à haut risque traités par Capsules d’enzalutamide en association avec le leuprolide et 40 des 54 (74,1 %) patients traités par Capsules d’enzalutamide en monothérapie ont présenté une progression radiographique de la maladie sans élévation du taux d’APS. L’élévation du taux d’APS a été définie comme une augmentation de 25 % ou plus du taux d’APS et une augmentation absolue de ≥ 2 µg/L (2 ng/mL) au-dessus du nadir (ou de la valeur au début de l’étude pour les participants sans baisse du taux d’APS à la semaine 25), confirmée par une deuxième valeur consécutive au moins 3 semaines plus tard. Dans l’essai PROSPER, 104 des 219 patients atteints de CPRCnm traités par Auro-Enzalutamide ont présenté une progression radiographique de la maladie sans élévation du taux d’APS.
Musculo-squelettique
Fractures osseuses : Auro-Enzalutamide est indiqué pour le traitement des patients qui ont subi une castration chimique en prenant un analogue de la GnRH ou qui ont subi une castration chirurgicale. Lors des essais cliniques de phase 3, une fréquence plus élevée de fractures osseuses non pathologiques a été signalée chez les patients traités avec Capsules d’enzalutamide et un TAA par rapport à ceux qui ont reçu le placebo plus un TAA (voir 8 EFFETS INDÉSIRABLES); aucune évaluation de la densité minérale osseuse n’a été menée dans ces essais (voir 14 ESSAIS CLINIQUES).
Chutes et blessures liées aux chutes : au cours des essais cliniques de phase 3, des événements indésirables de chutes ont été signalés chez 12,0 % des patients traités par Capsules d’enzalutamide plus un TAA et chez 5,5 % des patients qui ont reçu le placebo plus un TAA. Une chute de grade 3 ou plus a été signalée chez 1,2 % des patients traités par Capsules d’enzalutamide plus un TAA et chez 0,6 % des patients du groupe placebo plus un TAA. Des fractures non pathologiques associées aux chutes ont été signalées chez 5,4 % des patients traités par Capsules d’enzalutamide plus un TAA et chez 2,0 % des patients du groupe placebo plus un TAA. De plus, dans les études AFFIRM et PREVAIL, des blessures liées aux chutes ont été signalées à une plus grande fréquence dans le groupe sous Capsules d’enzalutamide plus un TAA que dans le groupe placebo plus un TAA (2,4 % versus 1,0 %), et comprenaient une contusion, une excoriation, un traumatisme crânien, des lésions articulaires, une lacération, un hématome périorbitaire et des blessures musculo-squelettiques. Des symptômes neurologiques concomitants, tels que vertiges ou syncopes, ont été rarement signalés comme effet indésirable lié à une chute.
Neurologique
Capsules d’enzalutamide est associé à des effets indésirables neuropsychiatriques, notamment les convulsions, les troubles de la mémoire et les hallucinations.
Convulsions : lors des études cliniques de phase 3 (AFFIRM, PREVAIL, PROSPER, ARCHES et
EMBARK) (voir 14 ESSAIS CLINIQUES), des convulsions sont apparues chez respectivement 0,9 % (7/800), 0,1 % (1/871), 0,3 % (3/930), 0,3 % (2/572) et 1.1 % (4/353) des patients ayant reçu une dose quotidienne de Capsules d’enzalutamide de 160 mg plus un TAA. Trois patients sous placebo plus un TAA, soit 0,1 % des patients sous placebo (3/2 636), ont présenté un épisode de convulsions lors des études cliniques de phase 3.
Lors d’un essai à groupe unique, de phase 4, visant à évaluer la fréquence des convulsions chez les patients présentant des facteurs prédisposants, 8 patients (2,2 %) sur les 366 traités par Capsules d’enzalutamide (160 mg par jour) ont présenté des crises convulsives. La durée médiane du traitement était de 9,3 mois.
L’emploi d’enzalutamide a été associé à la survenue de convulsions. Auro-Enzalutamide doit être utilisé avec prudence chez les patients qui ont des antécédents de convulsions ou présentent tout autre facteur de risque prédisposant aux convulsions. Le traitement par Auro-Enzalutamide doit être arrêté définitivement chez les patients qui présentent une crise convulsive pendant le traitement.
Les patients qui présentent des antécédents de convulsions ou de toute condition qui peut prédisposer à des convulsions, y compris un traumatisme cérébral accompagné d’une perte de connaissance, un accident ischémique transitoire au cours des 12 derniers mois, un accident vasculaire cérébral, des métastases au cerveau et une malformation artérioveineuse cérébrale, ont été, en règle générale, exclus des essais cliniques de phase 3. L’essai AFFIRM a exclu l’utilisation de médicaments concomitants susceptibles d’abaisser le seuil de convulsions tandis que les essais EMBARK, PREVAIL et PROSPER ont autorisé l’emploi de ces médicaments.
Des données provenant des études in vitro montrent que l’enzalutamide et son métabolite actif (M2) traversent la barrière hématoencéphalique, se lient au canal chlorure commandé par l’acide gamma- aminobutyrique et inhibent l’activité de celui-ci (voir 16 TOXICOLOGIE NON CLINIQUE, Pharmacologie animale).
La dose de Auro-Enzalutamide peut être un prédicteur de convulsions chez les humains. Le risque de convulsions augmente à des doses quotidiennes supérieures à 160 mg. Lors d’une étude à doses croissantes impliquant 140 patients, aucune convulsion n’a été constatée à des doses quotidiennes de 240 mg ou inférieures à celles-ci, tandis que trois convulsions ont été signalées à des doses de 360, 480 et 600 mg par jour respectivement.
Déficience mentale : dans le cadre des essais cliniques de phase 3, les événements indésirables combinés d’amnésie, de déficit cognitif, de trouble de l’attention, de trouble de la mémoire et le terme connexe « démence » ont été signalés plus fréquemment chez les patients traités par Capsules d’enzalutamide plus un TAA que chez ceux qui ont reçu le placebo plus un TAA (6,4 % versus 2,5 %).
Les patients doivent être informés du risque d’entreprendre toute activité dans laquelle une déficience mentale ou une perte soudaine de connaissance pourrait causer un préjudice grave à eux-mêmes ou à autrui.
Syndrome d’encéphalopathie postérieure réversible : On a signalé des cas de syndrome d’encéphalopathie postérieure réversible (SEPR) chez les patients traités par Capsules d’enzalutamide . Le SEPR est un trouble neurologique rare et réversible qui peut se caractériser par des symptoms évoluant rapidement tels que convulsions, céphalées, altération de la conscience (entre autres confusion, somnolence, léthargie, encéphalopathie ou coma), cécité et autres troubles visuels et neurologiques, avec ou sans hypertension associée. Un diagnostic de SEPR nécessite une confirmation par imagerie cérébrale, de préférence une imagerie par résonance magnétique (IRM). On recommande de cesser le traitement par Auro-Enzalutamide chez les patients présentant un SEPR.
Rénal
Une insuffisance rénale légère ou modérée (valeur de la clairance de la créatinine (CrCL) calculée
à ≥ 30 ml/min) n’a eu aucun effet significatif sur la pharmacocinétique de l’enzalutamide (sur la base de l’analyse de pharmacocinétique de la population). L’effet d’une insuffisance rénale grave sur la pharmacocinétique de l’enzalutamide n’a pas fait l’objet de recherche. La prudence est de mise chez les patients souffrant d’une insuffisance rénale grave ou d’une insuffisance rénale au stade ultime (voir 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Santé reproductive
- Fonction
On ignore si l’enzalutamide ou ses métabolites sont présents dans le sperme. Le patient doit porter un préservatif s’il a des rapports sexuels avec une femme enceinte. Si le patient a des rapports sexuels avec une femme qui peut devenir enceinte, il est recommandé de porter un préservatif conjointement avec une autre méthode contraceptive efficace. Il est recommandé de suivre ces méthodes durant le traitement avec Auro-Enzalutamide et pendant trois mois après l’arrêt du traitement (voir 2 CONTRE-INDICATIONS, 7.1.1 Grossesse).
Des études sur les animaux ont démontré que l’enzalutamide avait un effet sur les organes reproducteurs chez le rat et le chien (voir 16 TOXICOLOGIE NON CLINIQUE). Compte tenu des conséquences pharmacologiques de l’inhibition des récepteurs des androgènes, un effet sur la fertilité masculine humaine ne peut être exclu.
7.1 Populations particulières
7.1.1 Grossesse
Des études sur les animaux ont démontré que l’enzalutamide peut nuire au fœtus lorsqu’il est administré pendant la grossesse (voir 16 TOXICOLOGIE NON CLINIQUE). Les femmes enceintes qui ont pris Auro-Enzalutamide doivent être informées des risques possibles pour le développement embryo-fœtal et du risque de perte de grossesse. Il n’existe aucune donnée humaine sur l’emploi de l’enzalutamide chez les femmes enceintes. Compte tenu des conséquences pharmacologiques de l’inhibition des récepteurs des androgènes, il est prévu que l’emploi de l’enzalutamide par la mère produira des fluctuations hormonales qui peuvent affecter le développement du fœtus.
Auro-Enzalutamide n’est pas indiqué chez les femmes. Auro-Enzalutamide est contre-indiqué chez les femmes enceintes ou qui pourraient le devenir (voir 2 CONTRE-INDICATIONS; 16 TOXICOLOGIE NON CLINIQUE). Si ce médicament est administré au cours de la grossesse, ou si une grossesse survient pendant l’administration de ce médicament, il faut évaluer chez la patiente les dangers possibles encourus par le fœtus.
7.1.2 Allaitement
Auro-Enzalutamide n’est pas indiqué chez les femmes et est contre-indiqué chez les femmes allaitantes (voir 2 CONTRE-INDICATIONS). On ignore si l’enzalutamide ou ses métabolites sont présents dans le lait maternel humain. Chez le rat, l’enzalutamide et/ou ses métabolites sont sécrétés dans le lait (voir 16 TOXICOLOGIE NON CLINIQUE, Pharmacocinétique non clinique).
7.1.3 Enfants
L’innocuité et l’efficacité de Capsules d’enzalutamide n’ont pas été établies chez les patients âgés de moins de 18 ans.
7.1.4 Personnes âgées
Parmi les 3 526 patients ayant participé aux essais cliniques de phase 3 qui ont reçu Capsules d’enzalutamide, 78,5 % des patients étaient âgés d’au moins 65 ans, et 34 % étaient âgés de 75 ans et plus. Aucune différence globale n’a été observée quant à l’innocuité et l’efficacité entre les patients âgés et les patients plus jeunes lors d’études cliniques. Néanmoins, une fréquence accrue d’interruption posologique, de réduction de la dose et d’arrêt de traitement a été observée chez les patients plus âgés (≥ 65 ans) et on ne peut exclure la possibilité d’une plus grande vulnérabilité chez certains patients âgés.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans cette section, les effets indésirables (EI) étaient définis comme des réactions indésirables apparues en cours de traitement si la fréquence des EI dans le groupe Capsules d’enzalutamide était plus élevée que celle observée chez les patients sous placebo.
Dans les essais cliniques de phase 3, les effets indésirables les plus fréquents (≥ 10 %) observées avec Capsules d’enzalutamide étaient l’arthralgie, les douleurs dorsales, la constipation, la diminution de l’appétit, les étourdissements/vertiges, la diarrhée, la fatigue/l’asthénie, les bouffées de chaleur, l’hypertension, les chutes et les maux de tête. Le taux d’incidents indésirables graves était de 34,4 % pour Capsules d’enzalutamide et de 27,5 % pour le placebo. Les patients traités par Capsules d’enzalutamide ont obtenu une plus forte incidence d’effets indésirables graves de grade 3 ou plus (toutes causes confondues) que les patients traités par placebo (30,0 % versus 23,7 %). Des effets indésirables comme raison principale de l’abandon du traitement ont été signalés chez 15,9 % des patients traités par Capsules d’enzalutamide et chez 15,1 % des patients sous placebo.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Par conséquent, les fréquences des effets indésirables observées lors des essais cliniques pourraient ne pas refléter les fréquences observées en pratique clinique et ne devraient pas être comparées aux fréquences rapportées dans les essais cliniques d'un autre médicament.
EMBARK : Capsules d’enzalutamide avec ou sans leuprolide versus placebo plus leuprolide chez des patients atteints de CPSC non métastatique avec une BCR à haut risqué
L’étude EMBARK a recruté 1 068 patients atteints de CPSCnm présentant une BCR à haut risque qui ont été répartis aléatoirement 1:1:1 pour recevoir un traitement par Capsules d’enzalutamide à la dose de 160 mg une fois par jour en association avec le leuprolide (N = 355), Capsules d’enzalutamide à la dose de 160 mg une fois par jour en monothérapie ouverte (N = 355) ou un placebo une fois par jour en association avec un le leuprolide (N = 358). À la semaine 37, le traitement a été suspendu pour les patients dont les taux d’APS étaient indétectables (< 0,2 ng/mL) à la semaine 36. Le traitement a été réinitié lorsque les taux d’APS ont augmenté d’au moins 2,0 ng/mL pour les patients ayant subi une prostatectomie radicale ou d’au moins 5,0 ng/mL pour les patients ayant subi une radiothérapie primaire. Pour les patients dont les taux d’APS étaient détectables (≥ 0,2 ng/ml) à la semaine 36, le traitement s’est poursuivi sans suspension jusqu’à ce que les critères d’arrêt définitif du traitement soient remplis. Le tableau 2 présente l’étendue de l’exposition au médicament lors de l’étude EMBARK.
Tableau 2 – Traitement et suspension du traitement lors de l’étude EMBARK
Capsules d’enzalutamide + leuprolide (N= 353) | Placebo+ leuprolide (N= 354) | Capsules d’enzalutamide en monothérapie (N= 354) | ||||||
|---|---|---|---|---|---|---|---|---|
| Durée totale du traitementa | ||||||||
| Médiane (mois) | 60,6 | 55,6 | 60,4 | |||||
| Intervalle (mois) | 0,1 à 90,4 | 0,7 à 94,1 | 0,4 à 95,0 | |||||
| Durée d’administration du traitement | ||||||||
| Médiane (mois) | 32,4 | 35,4 | 45,9 | |||||
| Intervalle (mois) | 0,1 à 83,4 | 0,7 à 85,7 | 0,4 à 88,9 | |||||
| Durée de suspension du traitement | ||||||||
| Médiane (mois) | 18,0 | 16,6 | 9,4 | |||||
| Intervalle (mois) | 1,4 à 87,9 | 3,4 à 83,0 | 2,0 à 77,7 | |||||
| Nombre de patients dont le traitement a été suspendu à la semaine 37 | ||||||||
| Nombre (%) | 321 (90,9) | 240 (67,8) | 304 (85,9) | |||||
| Nombre de patients dont le traitement a été suspendu puis réinstauré | ||||||||
| Nombre (%) | 241 (68,3) | 203 (57,3) | 270 (76,3) | |||||
a Y compris la période de suspension du traitement en raison d’un taux d’APS indétectable à la semaine 37 (le cas échéant).
Dans l’ensemble, des décès dus à des événements indésirables pendant la durée totale du traitement sont survenus chez 6 patients (1,7 %) recevant Capsules d’enzalutamide plus leuprolide, 8 patients (2,3 %) recevant Capsules d’enzalutamide en monothérapie et 3 patients (0,8 %) recevant le placebo plus leuprolide. La raison du décès de ≥ 2 patients recevant Capsules d’enzalutamide plus leuprolide était une infection (n = 2), et la raison du décès de ≥ 2 patients recevant Capsules d’enzalutamide en monothérapie était une thromboembolie artérielle (n = 2). Pendant la durée du traitement, des effets indésirables de grade 3 ou plus ont été rapportés chez 38,2 % des patients traités par Capsules d’enzalutamide plus leuprolide, 43,8 % des patients traités par Capsules d’enzalutamide en monothérapie et 37,3 % des patients traités recevant le placebo plus leuprolide.
Pendant la durée du traitement, des effets indésirables graves ont été signalés chez 26,6 % des patients traités par Capsules d’enzalutamide plus leuprolide, 31,6 % des patients recevant Capsules d’enzalutamide en monothérapie et 28,0 % des patients recevant le placebo plus leuprolide. Parmi ces effets indésirables graves, les plus fréquents étaient les cardiopathies ischémiques (3,1 % des patients traités par Capsules d’enzalutamide plus leuprolide, 5,4 % des patients traités par Auro-Enzalutamide en monothérapie et 2,8 % des patients recevant le placebo plus leuprolide).
Les interruptions de traitement ayant pour motif principal un effet indésirable ont été rapportées chez 20,7 % des patients traités par Auro-Enzalutamide plus leuprolide, 17,8 % des patients recevant Capsules d’enzalutamide en monothérapie et 10,2 % des patients recevant le placebo plus leuprolide. Les effets indésirables les plus fréquents (≥ 1 %) ayant entraîné l’arrêt du traitement dans le groupe Capsules d’enzalutamide plus leuprolide ont été la fatigue (3,4 %), les bouffées de chaleur (2 %), les troubles cognitifs (2,3 %) et les nausées (1,1 %). Les effets indésirables les plus fréquents (≥ 1 %) ayant entraîné l’arrêt du traitement dans le groupe Capsules d’enzalutamide en monothérapie ont été la fatigue (4,2 %) et les troubles cognitifs (2,0 %). Des réductions de dose dues à un effet indésirable ont été rapportées chez 7,1 % des patients traités par Capsules d’enzalutamide plus leuprolide, 15,8 % des patients ayant reçu Capsules d’enzalutamide en monothérapie et 4,5 % des patients ayant reçu le placebo plus leuprolide. Les effets indésirables les plus fréquents (≥ 1 %) ayant entraîné une réduction de la dose dans le groupe Capsules d’enzalutamide plus leuprolide ont été la fatigue (3,1 %), les troubles cognitifs (1,4 %) et l’hypertension (1,4 %). Les effets indésirables les plus fréquents (≥ 1 %) ayant entraîné une réduction de la dose dans le groupe Capsules d’enzalutamide en monothérapie étaient la fatigue (9,6 %), les troubles cognitifs (1,7 %), les vertiges (1,4 %) et la gynécomastie (1,4 %). Le délai médian de détérioration de l’indice de performance ECOG d’un point (92 % des patients avaient un score ECOG de 0 au début de l’étude) était de 66 mois dans le groupe Auro-Enzalutamide plus leuprolide, de 63 mois dans le groupe Capsules d’enzalutamide en monothérapie et de 75 mois dans le groupe placebo plus leuprolide (groupe Capsules d’enzalutamide plus leuprolide p/r au placebo plus leuprolide : RR = 1,14 [IC à 95 % : 0,90 à 1,43], groupe Auro-Enzalutamide en monothérapie p/r au groupe placebo plus leuprolide : RR = 1,19 [0,95 à 1,50]).
Le tableau 3 présente les réactions indésirables signalées lors de l’étude EMBARK à une fréquence ≥5 % (tous grades confondus) ou ≥ 2% (grade ≥ 3), et à une fréquence ≥ 2 % plus élevée dans l un ou l autre des groupes Capsules d’enzalutamide que dans le groupe placebo plus leuprolide durant le traitement.
Tableau 3 : Réactions indésirablesa lors de l’étude EMBARK
| Classe par système et organe/terme préféré par le MedDRA v25.1 | Capsules d’enzalutamide + leuprolide N = 353 | Placebo + leuprolide N = 354 | Capsules d’enzalutamide en monothérapie N = 354 | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tous les grades (%) | Grade 3-4 (%) | Tous les grades (%) | Grade 3-4 (%) | Tous les grades (%) | Grade 3-4 (%) | ||||||||||||
| Troubles du sang et du système lymphatique | |||||||||||||||||
| Anémie | 20 (5,7 %) | 5 (1,4 %) | 12 (3,4 %) | 3 (0,8 %) | 15 (4,2 %) | 2 (0,6 %) | |||||||||||
| Troubles cardiaques | |||||||||||||||||
| Cardiopathie ischémiquec | 14 (4,0 %) | 12 (3,4 %) | 18 (5,1 %) | 10 (2,8 %) | 28 (7,9 %) | 17 (4,8 %) | |||||||||||
| Troubles généraux et anomalies au site d’administration | |||||||||||||||||
| Fatigued | 176 (49,9 %) | 14 (4,0 %) | 131 (37,0 %) | 6 (1,7 %) | 187 (52,8 %) | 16 (4,5 %) | |||||||||||
| Infections et infestations | |||||||||||||||||
| Nasopharyngite | 20 (5,7 %) | 0 (0 %) | 16 (4,5 %) | 0 (0 %) | 25 (7,1 %) | 0 (0 %) | |||||||||||
| Infection des voies urinaires | 16 (4,5 %) | 1 (0,3 %) | 21 (5,9 %) | 2 (0,6 %) | 30 (8,5 %) | 7 (2,0 %) | |||||||||||
| Investigations | |||||||||||||||||
| Diminution du poids | 19 (5,4 %) | 1 (0,3 %) | 11 (3,1 %) | 0 (0 %) | 37 (10,5 %) | 1 (0,3 %) | |||||||||||
| Troubles de l’appareil reproducteur et des seins | |||||||||||||||||
| Gynécomastie | 18 (5,1 %) | 0 (0 %) | 25 (7,1 %) | 0 (0 %) | 154 (43,5 %) | 3 (0,8 %) | |||||||||||
| Douleur mammairee | 8 (2,3 %) | 0 (0 %) | 3 (0,8 %) | 0 (0 %) | 76 (21,5 %) | 0 (0 %) | |||||||||||
| Sensibilité des seins | 5 (1,4 %) | 0 (0 %) | 4 (1,1 %) | 0 (0 %) | 51 (14,4 %) | 0 (0 %) | |||||||||||
| Troubles vasculaires | |||||||||||||||||
| Bouffées de chaleur | 242 (68,6 %) | 2 (0,6 %) | 201 (56,8 %) | 3 (0,8 %) | 76 (21,5 %) | 1 (0,3 %) | |||||||||||
| Hypertension | 73 (20,7 %) | 22 (6,2 %) | 56 (15,8 %) | 15 (4,2 %) | 55 (15,5 %) | 15 (4,2 %) | |||||||||||
| Hémorragiesf | 58 (16,4 %) | 11 (3,1 %) | 42 (11,9 %) | 5 (1,4 %) | 68 (19,2 %) | 11 (3,1 %) | |||||||||||
| Lésions, intoxications et complications postopératoires | |||||||||||||||||
| Chute | 58 (16,4 %) | 3 (0,8 %) | 46 (13,0 %) | 4 (1,1 %) | 49 (13,8 %) | 4 (1,1 %) | |||||||||||
| Fractures non pathologiquesg | 49 (13,9 %) | 10 (2,8 %) | 34 (9,6 %) | 7 (2,0 %) | 32 (9,0 %) | 6 (1,7 %) | |||||||||||
| Troubles gastro-intestinaux | |||||||||||||||||
| Diarrhée | 41 (11,6 %) | 2 (0,6 %) | 27 (7,6 %) | 1 (0,3 %) | 41 (11,6 %) | 1 (0,3 %) | |||||||||||
| Nausées | 41 (11,6 %) | 1 (0,3 %) | 27 (7,6 %) | 1 (0,3 %) | 51 (14,4 %) | 2 (0,6 %) | |||||||||||
| Constipation | 36 (10,2 %) | 0 (0 %) | 25 (7,1 %) | 0 (0 %) | 31 (8,8 %) | 1 (0,3 %) | |||||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||||||
| Diminution de l’appétit | 26 (7,4 %) | 2 (0,6 %) | 14 (4,0 %) | 0 (0 %) | 30 (8,5 %) | 1 (0,3 %) | |||||||||||
| Troubles de la peau et des tissus sous-cutanés | |||||||||||||||||
| Peau sèche | 21 (5,9 %) | 0 (0 %) | 10 (2,8 %) | 0 (0 %) | 16 (4,5 %) | 0 (0 %) | |||||||||||
| Troubles du système nerveux | |||||||||||||||||
| Troubles cognitifsh | 51 (14,4 %) | 1 (0,3 %) | 22 (6,2 %) | 2 (0,6 %) | 47 (13,3 %) | 0 (0 %) | |||||||||||
| Étourdissements | 35 (9,9 %) | 2 (0,6 %) | 30 (8,5 %) | 2 (0,6 %) | 38 (10,7 %) | 3 (0,8 %) | |||||||||||
| Troubles de l’appareil locomoteur et du tissu conjonctif | |||||||||||||||||
| Douleur musculo- squelettiquei | 134 (38,0 %) | 13 ( 3,7 %) | 132 (37,3 %) | 6 (1,7 %) | 148 (41,8 %) | 9 (2,5 %) | |||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||||||||
| Épistaxis | 19 (5,4 %) | 0 (0 %) | 1 (0,3 %) | 0 (0 %) | 18 (5,1 %) | 0 (0 %) | |||||||||||
| Troubles rénaux et urinaires | |||||||||||||||||
| Nycturie | 23 (6,5 %) | 0 (0 %) | 14 (4,0 %) | 0 (0 %) | 7 (2,0 %) | 0 (0 %) | |||||||||||
| Incontinence urinaire | 29 (8,2 %) | 1 (0,3 %) | 23 (6,5 %) | 2 (0,6 %) | 31 (8,8 %) | 5 (1,4 %) | |||||||||||
- a. CTCAE v 4.03.
- b. Les effets indésirables (EI) ont été considérés comme des réactions indésirables si la fréquence des EI dans l’un ou l’autre des groupes Capsules d’enzalutamide était supérieure à celle du groupe placebo pendant la durée du traitement, ce qui exclut la période de suspension du traitement.
- c. Comprend l’angine de poitrine, la coronaropathie, le syndrome coronarien aigu, l’occlusion des artères coronaires, l’infarctus du myocarde, l’infarctus aigu du myocarde, l’angor instable, la sténose des artères coronaires, l’ischémie myocardique.
- d. Comprend l’asthénie et la fatigue.
- e. Comprend les douleurs mammaires et les douleurs au mamelon.
- f. Inclut plusieurs termes.
- g. Comprend tous les termes préférés du groupe de termes de haut niveau MedDRA « Lésions des os et des articulations » et
- h. « Fractures », à l’exclusion des fractures pathologiques.
- i. Comprend les troubles de la mémoire, l’amnésie, les troubles de l’attention, les troubles cognitifs, la démence, la démence de type Alzheimer, la démence vasculaire, les troubles mentaux.
- j. Comprend l’arthralgie, l’arthrite, les douleurs dorsales, les douleurs osseuses, les douleurs thoraciques musculo- squelettiques, la gêne musculo-squelettique, les douleurs musculo-squelettiques, les raideurs musculo-squelettiques, la myalgie, les douleurs cervicales, les douleurs thoraciques d’origine non cardiaque, les douleurs dans les extrémités, les douleurs rachidiennes.
Les effets indésirables moins courants (incidence de < 5 %) qui ont été signalés plus fréquemment avec Capsules d’enzalutamide étaient l’anxiété (4,8 % des patients traités par Capsules d’enzalutamide plus leuprolide, 4,8 % des patients recevant Auro-Enzalutamide en monothérapie et 2,5 % des patients recevant le placebo plus leuprolide) et l’alopécie (4,8 % des patients traités par Capsules d’enzalutamide plus leuprolide, 3,7 % des patients recevant Capsules d’enzalutamide en monothérapie et 1,1 % des patients recevant le placebo plus leuprolide).
Étude ARCHES : Comparaison entre Capsules d’enzalutamide et un placebo chez des patients atteints d’un cancer de la prostate métastatique sensible à la castration
L’étude ARCHES a admis 1 150 patients atteints d’un cancer de la prostate métastatique sensible à la castration (CPSCm). Les patients ont reçu Capsules d’enzalutamide à 160 mg une fois par jour (n = 572) ou un placebo (n = 574). Au moment de l’analyse, la durée médiane du traitement par Capsules d’enzalutamide était de 12,8 mois; celle du traitement par placebo était de 11,6 mois.
Le tableau 4 présente les réactions indésirables signalées lors de l’étude ARCHES à une fréquence ≥ 2 % plus élevée dans le groupe Capsules d’enzalutamide que dans le groupe placebo.
Tableau 4 : Réactions indésirablesa lors de l’étude ARCHES
| Classe par système et organe/ terme préféré par le MedDRA v21.0 | Capsules d’enzalutamide N = 572 | Placebo N = 574 | ||||||||||
| Tous les grades (%) | Grade 3 ou 4 (%) | Tous les grades (%) | Grade 3 ou 4 (%) | |||||||||
| Malaises généraux et problèmes au point d’administration | ||||||||||||
| États asthéniquesb | 138 (24,1 %) | 10 (1,7 %) | 112 (19,5 %) | 9 (1,6 %) | ||||||||
| Troubles vasculaires | ||||||||||||
| Bouffées de chaleur | 155 (27,1 %) | 2 (0,3 %) | 128 (22,3 %) | 0 | ||||||||
| Hypertension | 46 (8,0 %) | 19 (3,3 %) | 32 (5,6 %) | 10 (1,7 %) | ||||||||
| Troubles musculo-squelettiques et du tissu conjonctif | ||||||||||||
| Douleurs musculo-squelettiques | 36 (6,3 %) | 1 (0,2 %) | 23 (4,0 %) | 1 (0,2 %) | ||||||||
| Blessure, empoisonnement et complications procédurales | ||||||||||||
| Fracturesc | 37 (6,5 %) | 6 (1,0 %) | 24 (4,2 %) | 6 (1,0 %) | ||||||||
- a. Les événements indésirables (EI) ont été considérés comme des réactions indésirables si la fréquence des EI chez les patients traités par Capsules d’enzalutamide était plus élevée que chez ceux qui ont reçu le placebo, et si les différences de traitement ont été maintenues lorsque la fréquence des événements a été ajustée par 100 années-patients d’exposition.
- b. Inclut l’asthénie et la fatigue.
- c. Termes préférentiels relatifs aux fractures, parmi les termes de niveau supérieur dans la hiérarchie : fractures non classées ailleurs (NCA); fractures et luxations NCA; fractures et luxations des membres; fractures et luxations pelviennes; interventions thérapeutiques crâniennes et cérébrales; fractures crâniennes, fractures et luxations des os du visage; fractures et luxations de la colonne vertébrale; fractures et luxations de la cage thoracique.
Étude PROSPER : Patients atteints d’un cancer de la prostate non métastatique dont la maladie a progressé après un traitement antiandrogénique
Un total de 1 401 patients atteints d’un CPRC non métastatique ont été admis à l’étude PROSPER. Les patients ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir Capsules d’enzalutamide à 160 mg une fois par jour (n = 930) ou un placebo (n = 465). Au moment de l’analyse, la durée médiane du traitement par Capsules d’enzalutamide était de 18,4 mois; celle du traitement par placebo était de 11,1 mois. Tous les patients ont poursuivi leur traitement par un analogue de la GnRH ou avaient subi une orchidectomie bilatérale. Les patients pouvaient, sans y être tenus, continuer ou commencer à prendre des corticostéroïdes (p. ex., la prednisone).
Des effets indésirables de grade 3 ou plus ont été rapportés chez 31,4 % des patients traités par Capsules d’enzalutamide et 23,4 % des patients sous placebo. Des abandons du traitement principalement motivés par un effet indésirable ont été rapportés chez 9,4 % des patients traités par Capsules d’enzalutamide et 6,0 % des patients sous placebo. Parmi ces cas, l’effet indésirable ayant entraîné un abandon le plus souvent était la fatigue, qui a touché 1,6 % des patients traités par Capsules d’enzalutamide comparativement à aucun patient sous placebo.
Au total, 32 patients (3,4 %) qui recevaient Capsules d’enzalutamide sont décédés suite à des évènements indésirables. Pour 2 patients ou plus, les raisons du décès incluaient une coronaropathie (n = 7), une mort subite (n = 2), une arythmie cardiaque (n = 2), une détérioration générale de la santé physique (n = 2), un accident vasculaire cérébral (n = 2) et une tumeur maligne secondaire (n = 5; soit une leucémie myéloïde aiguë, une tumeur cérébrale, un mésothéliome, un cancer du poumon à petites cellules, et une tumeur maligne de site primitif non connu). Trois patients (0,6 %) traités par placebo sont décédés d’un événement indésirable à type d’arrêt cardiaque (n = 1), de défaillance du ventricule gauche (n = 1) et de carcinome pancréatique (n = 1).
Le tableau 5 présente les effets indésirables survenus dans une proportion de ≥ 2 % des patients randomisés pour recevoir Capsules d’enzalutamide lors de l’étude PROSPER.
Tableau 5 – Effets indésirablesa survenus dans une proportion de ≥ 2 % des patients randomisés pour recevoir Capsules d’enzalutamide lors de l’étude PROSPER
| Classe par système et organe/terme préféré par le MedDRA v16.1 | Capsules d’enzalutamide N = 930 | Placebo N = 465 | ||||||||||
| Tous les grades (%) | Grade 3 ou 4 (%) | Tous les grades (%) | Grade 3 ou 4 (%) | |||||||||
| Malaises généraux et problèmes au point d’administration | ||||||||||||
| États asthéniquesb | 372 (40,0 %) | 37 (4,0 %) | 91 (19,6 %) | 4 (0,9 %) | ||||||||
| Troubles vasculaires | ||||||||||||
| Bouffées de chaleur | 121 (13,0 %) | 1 (0,1 %) | 36 (7,7 %) | 0 (0,0 %) | ||||||||
| Hypertension | 111 (11,9 %) | 43 (4,6 %) | 24 (5,2 %) | 10 (2,2 %) | ||||||||
| Troubles du système nerveux | ||||||||||||
| Étourdissementsc | 108 (11,6 %) | 5 (0,5 %) | 24 (5,2 %) | 0 (0,0 %) | ||||||||
| Céphalées | 85 (9,1 %) | 2 (0,2 %) | 21 (4,5 %) | 0 (0,0 %) | ||||||||
| Troubles de déficience mentaled | 43 (4,6 %) | 1 (0,1 %) | 7 (1,5 %) | 0 (0,0 %) | ||||||||
| Examens | ||||||||||||
| Diminution du poids | 55 (5,9 %) | 2 (0,2 %) | 7 (1,5 %) | 0 (0,0 %) | ||||||||
| Blessure, empoisonnement et complications procédurales | ||||||||||||
| Chute | 106 (11,4 %) | 12 (1,3 %) | 19 (4,1 %) | 3 (0,6 %) | ||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Diminution de l’appétit | 89 (9,6 %) | 2 (0,2 %) | 18 (3,9 %) | 1 (0,2 %) | ||||||||
| Troubles gastro-intestinaux | ||||||||||||
| Constipation | 85 (9,1 %) | 2 (0,2 %) | 32 (6,9 %) | 2 (0,4 %) | ||||||||
- a. Les événements indésirables (EI) ont été considérés comme des réactions indésirables si la fréquence des EI chez les patients traités par Capsules d’enzalutamide était plus élevée que chez ceux qui ont reçu le placebo, et si les différences de traitement ont été maintenues lorsque la fréquence des événements a été ajustée par 100 années-patients d’exposition.
- b. Inclut l’asthénie et la fatigue.
- c. Inclut les étourdissements et les vertiges.
- d. Inclut l’amnésie, trouble de la mémoire, déficit cognitif et trouble de l’attention.
Étude PREVAIL : Patients atteints d’un cancer de la prostate métastatique n’ayant jamais reçu de chimiothérapie et dont la maladie a progressé après un traitement antiandrogénique
Dans l’essai PREVAIL regroupant des patients atteints d’un cancer de la prostate métastatique qui a progressé après un traitement par un analogue de la GnRH ou après une orchidectomie bilatérale sans avoir reçu antérieurement une chimiothérapie cytotoxique, Capsules d’enzalutamide a été administré à une dose de 160 mg par jour (n = 871) comparativement à un placebo (n = 844). La durée médiane du traitement était de 17,5 mois avec Capsules d’enzalutamide, tandis qu’elle était de 4,6 mois avec le placebo. Tous les patients ont poursuivi leur traitement par un analogue de la GnRH ou avaient subi une orchidectomie bilatérale. Les patients pouvaient, sans y être tenus, continuer ou commencer à prendre des corticostéroïdes (p. ex. la prednisone) (la dose maximale quotidienne autorisée était de 10 mg de prednisone ou d’un agent équivalent).
Le tableau 6 présente les réactions indésirables survenues dans une proportion de ≥ 2 % chez les patients répartis aléatoirement pour recevoir Capsules d’enzalutamide lors de l’étude PREVAIL.
Tableau 6 – Réactions indésirablesa survenues dans une proportion de ≥ 2 % des patients randomisés pour recevoir Auro-Enzalutamide lors de l’étude PREVAIL
| Classe par système et organe/terme préféré par le MedDRA v16.0 | Capsules d’enzalutamide N = 871 | Placebo N = 844 | ||||||||||||||
| Tous les grades (%) | Grade 3 ou 4 (%) | Tous les grades (%) | Grade 3 ou 4 (%) | |||||||||||||
| Malaises généraux et problèmes au point d’administration | ||||||||||||||||
| États asthéniquesb | 409 (47,0%) | 30 (3,4 %) | 280 (33,2 %) | 24 (2,8 %) | ||||||||||||
| Maladie pseudogrippale | 21 (2,4 %) | 0 (0,0 %) | 12 (1,4 %) | 0 (0,0 %) | ||||||||||||
| Troubles vasculaires | ||||||||||||||||
| Bouffées de chaleur | 157 (18,0 %) | 1 (0,1 %) | 66 (7,8 %) | 0 | ||||||||||||
| Hypertension | 124 (14,2 %) | 63 (7,2 %) | 35 (4,1 %) | 19 (2,3 %) | ||||||||||||
| Troubles du système nerveux | ||||||||||||||||
| Troubles de déficience mentalec | 52 (6,0 %) | 0 | 13 (1,5 %) | 2 (0,2 %) | ||||||||||||
| Syndrome des jambes sans repos | 18 (2,1 %) | 1 (0,1 %) | 3 (0,4 %) | 0 | ||||||||||||
| Somnolence | 19 (2,2 %) | 0 (0,0 %) | 6 (0,7 %) | 0 (0,0 %) | ||||||||||||
| Blessure, empoisonnement et complications procédurales | ||||||||||||||||
| Contusion | 26 (3,0 %) | 0 (0,0 %) | 10 (1,2 %) | 0 (0,0 %) | ||||||||||||
| Chute | 111 (12,7 %) | 14 (1,6 %) | 45 (5,3 %) | 6 (0,7 %) | ||||||||||||
| Fracture non pathologique | 68 (7,8 %) | 18 (2,1 %) | 25 (3,0 %) | 9 (1,1 %) | ||||||||||||
| Système reproducteur et trouble mammaire | ||||||||||||||||
| Gynécomastie | 30 (3,4 %) | 0 | 12 (1,4 %) | 0 | ||||||||||||
| Troubles auditifs et labyrinthiques | ||||||||||||||||
| Vertige | 24 (2,8 %) | 1 (0,1 %) | 7 (0,8 %) | 0 (0,0 %) | ||||||||||||
| Infections et infestations | ||||||||||||||||
| Zona | 19 (2,2 %) | 0 (0,0 %) | 3 (0,4 %) | 1 (0,1 %) | ||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||
| Épistaxis | 24 (2,8 %) | 0 (0,0 %) | 11 (1,3 %) | 1 (0,1 %) | ||||||||||||
- a. Les événements indésirables (EI) ont été considérés comme des réactions indésirables si la fréquence des EI chez les patients traités par Capsules d’enzalutamide était plus élevée que chez ceux qui ont reçu le placebo, et si les différences de traitement ont été maintenues lorsque la fréquence des événements a été ajustée par 100 années-patients d’exposition.
- b. Inclut l’asthénie et la fatigue.
- c. Inclut l’amnésie, le trouble de la mémoire, le déficit cognitif et le trouble de l’attention.
Étude AFFIRM : Patients atteints d’un cancer de la prostate métastatique résistant à la castration après une chimiothérapie
Lors de l’essai AFFIRM mené auprès de patients qui souffrent de cancer de la prostate métastatique résistant à la castration, qui ont été traités par un analogue de la GnRH ou ont déjà subi une castration chirurgicale et qui ont déjà étaient traités avec le docétaxel, Capsules d’enzalutamide a été administré à une dose quotidienne de 160 mg (n = 800) versus le placebo (n = 399). La durée moyenne de traitement par Capsules d’enzalutamide était de 8,3 mois, tandis que celle par placebo était de 3,0 mois. Les patients pouvaient, sans y être tenus, continuer ou commencer à prendre des corticostéroïdes (p. ex., la prednisone).
Le tableau 7 présente les effets indésirables survenus dans une proportion de ≥ 2 % des patients randomisés pour recevoir de Capsules d’enzalutamide
lors de l’étude AFFIRM.
Tableau 7 – Réactions indésirablesa survenues dans une proportion de ≥ 2 % des patients randomisés pour recevoir Capsules d’enzalutamide dans l’étude AFFIRM
Capsules d’enzalutamide N = 800 | Placebo N = 399 | |||||||||||
| Classe par système et organe/terme préféré par le MedDRA v11.0 | Tous les grades (%) | Grade 3b (%) | Tous les grades (%) | Grade 3b (%) | ||||||||
| Malaises généraux et problèmes au point d’administration | ||||||||||||
| Fatigue | 269 (33,6 %) | 50 (6,3 %) | 116 (29,1 %) | 29 (7,3 %) | ||||||||
| Blessure, empoisonnement et complications procédurales | ||||||||||||
| Chute | 32 (4,0 %) | 2 (0,3 %) | 5 (1,3 %) | 0 | ||||||||
| Troubles du système nerveux | ||||||||||||
| Mal de tête | 93 (11,6 %) | 6 (0,8 %) | 22 (5,5 %) | 0 | ||||||||
| Troubles psychiatriques | ||||||||||||
| Anxiété | 51 (6,4 %) | 2 (0,3 %) | 16 (4,0 %) | 0 | ||||||||
| Troubles de la peau et des tissus sous-cutanés | ||||||||||||
| Peau sèche | 28 (3,5 %) | 0 | 5 (1,3 %) | 0 | ||||||||
| Prurit | 29 (3,6 %) | 0 | 5 (1,3 %) | 0 | ||||||||
| Troubles vasculaires | ||||||||||||
| Bouffée de chaleur | 162 (20,3 %) | 0 | 41 (10,3 %) | 0 | ||||||||
| Hypertension | 49 (6,1 %) | 16 (2,0 %) | 11 (2,8 %) | 5 (1,3 %) | ||||||||
- a. Les événements indésirables (EI) ont été considérés comme des réactions indésirables si la fréquence des EI chez les patients traités par Capsules d’enzalutamide était plus élevée que chez ceux qui ont reçu le placebo, et si les différences de traitement ont été maintenues lorsque la fréquence des événements a été ajustée en fonction des années-patients d’exposition.
- b. Aucun incident de grade 4 ou 5 n’a été observé.
Cardiovasculaire
Dans les études de phase 3 contrôlées par placebo et à répartition aléatoire (AFFIRM, PREVAIL, PROSPER, ARCHES et EMBARK), une cardiopathie ischémique a été observée chez 3,5 % des patients traités par l’enzalutamide plus un TAA, comparativement à 2,0 % des patients traités par placebo plus un TAA. Des événements ischémiques de grade 3 à 5 sont survenus chez 2,1 % des patients du groupe Auro-Enzalutamide plus un TAA comparativement à 1,2 % des patients du groupe placebo plus un TAA. Une insuffisance cardiaque a été observée chez 1,6 % des patients traités par l’enzalutamide plus un TAA comparativement à 1,0 % des patients traités par placebo plus un TAA. Les termes privilégiés suivants ont été observés chez 2 patients au moins : angine de poitrine, coronaropathie, infarctus du myocarde, infarctus aigu du myocarde, syndrome coronarien aigu, angor instable, ischémie myocardique, artériosclérose des artères coronaires, occlusion des artères coronaires et sténose des artères coronaires.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Dans les essais cliniques de phase 3, les effets indésirables suivantes observés à une moindre fréquence (< 2 %) et des réactions indésirables cliniquement significatives ont été signalées à une fréquence plus élevée chez les patients traités par Capsules d’enzalutamide .
Troubles psychiatriques : hallucinations (y compris hallucinations, hallucinations tactiles et hallucinations visuelles).
Infections et infestations : infections et septicémie avec issue fatale
Troubles du système nerveux : convulsions
Troubles gastro-intestinaux : saignements gastro-intestinaux
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Résultats des essais cliniques
Le tableau 8 présente les valeurs de laboratoire d’intérêt tirées des essais de phase 3, contrôlés par placebo (AFFIRM, PREVAIL, PROSPER, ARCHES et EMBARK).
Tableau 8 : Sélection d’anomalies de laboratoire chez les patients recevant Capsules d’enzalutamide dans le cadre des études de phase 3 (AFFIRM, PREVAIL, PROSPER, ARCHES, EMBARK)
| Paramètre | Capsules d’enzalutamide N = 3526 | Placebo N = 2636 | |||||||
Tous les grades N (%) | Grade 3-4 N (%) | Tous les grades N (%) | Grade 3-4 N (%) | ||||||
| Paramètres hématologiques | |||||||||
| Neutrophiles (faible numération) | 18 (0,5 %) | 8 (0,2 %) | 11 (0,4 %) | 4 (0,2 %) | |||||
| Paramètres biochimiques | |||||||||
| Augmentation de l’AST | 37 (1,0 %) | 10 (0,3 %) | 53 (2,0 %) | 7 (0,3 %) | |||||
| Augmentation de l’ALT | 41 (1,2 %) | 9 (0,3 %) | 48 (1,8 %) | 6 (0,2 %) | |||||
| Bilirubine | 5 (0,1 %) | 2 (0,1 %) | 4 (0,2 %) | 0 | |||||
ALT : alanine aminotransférase; AST : aspartate aminotransférase.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été identifiés durant la période d’utilisation qui a suivi l’homologation de Capsules d’enzalutamide. Étant donné que les événements post-commercialisation sont signalés volontairement à partir d’une population d’une taille inconnue, il n’est pas toujours possible d’estimer de manière fiable leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Troubles gastro-intestinaux : diarrhée, nausées, vomissements, , dysphagie (les signalements de dysphagie étaient liés à la taille du produit enzalutamide) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dysphagie liée à la taille du produit)
Troubles immuns : œdème au visage, à la langue, aux lèvres ou au pharynx
Troubles du système nerveux : syndrome d’encéphalopathie postérieure réversible (SEPR), dysgueusie
Troubles de la peau et des tissus sous-cutanés : éruption, réactions cutanées sévères (notamment syndrome de Stevens-Johnson (SSJ), érythème polymorphe, nécrolyse épidermique toxique (NET), réactions d’origine médicamenteuse s’accompagnant d’éosinophilie et de symptômes généraux (DRESS) et pustulose exanthémateuse aiguë généralisée (PEAG)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’enzalutamide est un substrat du CYP2C8 et, dans une moindre mesure, du CYP3A4, qui jouent tous les deux un rôle dans la formation du métabolite actif N-desméthyl enzalutamide (M2). Les médicaments qui affectent le CYP2C8 et le CYP3A4 peuvent donc influer sur le métabolisme de l’enzalutamide (voir PHARMACOLOGIE CLINIQUE).
9.4 Interactions médicament-médicament
Les médicaments énumérés dans ce tableau sont basés soit sur des rapports de cas ou des études d'interactions médicamenteuses, soit sur des interactions potentielles en raison de l'ampleur et de la gravité attendues de l'interaction (c'est-à-dire celles identifiées comme contre-indiquées).
Tableau 9 – Interactions médicamenteuses établies ou potentielles
| [Dénomination commune du ou des produits médicamenteux] | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
| Effet potentiel d’autres médicaments sur l’exposition à l’enzalutamide | |||
| Inhibiteurs du CYP2C8 | EC | Après une administration orale de gemfibrozil, un puissant inhibiteur du CYP2C8 (600 mg deux fois par jour) à des volontaires de sexe masculin en bonne santé, la surface composite sous la courbe des concentrations plasmatiques en fonction du temps (ASC) de l’enzalutamide plus M2 a augmenté de 2,17 fois. | L’administration de Auro-Enzalutamide conjointement avec les inhibiteurs du CYP2C8 (p. ex. gemfibrozil) est à éviter, si c’est possible, car cela peut augmenter l’exposition plasmatique de l’enzalutamide. S’il est nécessaire d’administrer aux patients un puissant inhibiteur du CYP2C8, il est recommandé d’ajuster la dose (voir 4 POSOLOGIE ET ADMINISTRATION). |
| Inhibiteurs du CYP3A4 | EC | Après l’administration orale d’itraconazole, un puissant inhibiteur du CYP3A4 (200 mg une fois par jour), à des volontaires de sexe masculin en bonne santé, l’ASC de l’enzalutamide plus M2 a | Il n’est pas nécessaire d’ajuster la dose lorsque Auro-Enzalutamide est administré conjointement avec des inhibiteurs du CYP3A4. |
| augmenté de 1,28 fois. | |||
| Lors d’un essai clinique sur les interactions médicamenteuses mené auprès de volontaires en bonne santé, une dose orale simple de 160 mg de Capsules d’enzalutamide a été administrée seule ou à la suite de doses orales multiples de rifampine à 600 mg une fois par jour (inducteur modéré du CYP2C8 et puissant inducteur du CYP3A4). La rifampine a entraîné une diminution de 37 % de l’ASC0-inf de l’enzalutamide plus M2 mais n’a pas modifié la Cmax. | Il n’est pas necessaire d’ajuster la dose lorsque Capsules d’enzalutamide est administré conjointement avec des inducteurs du CYP2C8 ou du CYP3A4. Cependant, la prise concomitante d’inducteurs puissants du CYP3A4 avec l’enzalutamide n’est pas recommandée. | ||
| Effet potentiel de Capsules d’enzalutamide sur l’exposition à d’autres médicaments | |||
| Substrats du CYP3A4, CYP2B6, CYP2C9, CYP2C19, UGT1A1 ou UGT1A4 | EC | l’enzalutamide est un inducteur puissant du CYP3A4 et un inducteur modéré du CYP2C9 et CYP2C19. L’administration de Capsules d’enzalutamide (160 mg une fois par jour) conjointement avec des doses orales simples de substrats des CYP sensibles chez des patients atteints d’un cancer de la prostate a entraîné une diminution de 86 % de l’ASC du midazolam (substrat du CYP3A4), une diminution de 56 % de l’ASC de la S-warfarine (substrat du CYP2C9), et une diminution de 70 % de l’ASC de l’oméprazole (substrat du CYP2C19). Une étude in vitro semble indiquer que le CYP2B6 et l’uridine 5'-diphospho-glucuronosyltransférase (UGT1A1 et UGT1A4) sont également induits par l’enzalutamide. | Les médicaments à indice thérapeutique étroit qui sont des substrats du CYP3A4, CYP2B6, CYP2C9, CYP2C19, UGT1A1 et UGT1A4 doivent être évités, car l’enzalutamide peut diminuer leur exposition. Ces substrats comprennent, sans toutefois s’y limiter :
|
| |||
Si la co-administration ne peut pas être évitée, il pourrait s’avérer nécessaire d’ajuster la dose pour maintenir les concentrations plasmatiques thérapeutiques. Si Auro-Enzalutamide est administré conjointement avec un anticoagulant métabolisé par le CYP2C9 (p. ex. la warfarine ou l’acénocoumarol), il est conseillé d’obtenir des mesures supplémentaires du rapport international normalisé (RIN). Compte tenu de la longue demi-vie de l’enzalutamide (5,8 jours), les effets sur les enzymes peuvent perdurer pendant un mois ou plus après l’arrêt du traitement par Auro-Enzalutamide. | |||
| Substrats du CYP1A2 ou CYP2D6 | EC | lors d’une étude sur les interactions médicamenteuses menée auprès de patients atteints d’un cancer de la prostate (n = 14), une dose orale simple de 100 mg de caféine (substrat du CYP1A2) et de 30 mg de dextrométhorphane (substrat du CYP2D6) a été administrée avant l’enzalutamide et conjointement à celui-ci (après une dose quotidienne de 160 mg d’enzalutamide pendant au moins 49 jours). L’administration de Capsules d’enzalutamide n’a pas entraîné de variation cliniquement significative de l’exposition aux substrats du CYP1A2 ou du CYP2D6. | |
| Substrats du CYP2C8 | EC | Capsules d’enzalutamide (160 mg une fois par jour) | Il n’est pas nécessaire d’ajuster la dose lorsqu’un substrat du |
| n’a pas modifié de façon cliniquement importante l’ASC de la pioglitazone (substrat du CYP2C8) | CYP2C8 est administré conjointement avec Auro-Enzalutamide. | ||
| Substrats de la P-gp | EC | dans une étude d’interaction médicamenteuse chez des patients atteints de cancer de la prostate, une dose orale unique de digoxine, substrat de la P-gp, a été administrée avant et en même temps que l’enzalutamide (après au moins 55 jours de traitement à 160 mg par jour). Les concentrations plasmatiques de digoxine ont été mesurées à l'aide d'un dosage validé par chromatographie liquide couplée à la spectrométrie de masse en tandem.À l’état stable, l’enzalutamide a entraîné une légère augmentation de l’exposition à la digoxine (augmentation de 17 % et 33 % de la Cmax et de l'AUCinf, respectivement). | Les médicaments à indice thérapeutique étroit qui sont des substrats de la P-gp (p. ex. la colchicine, le dabigatran etexilate, la digoxine) doivent être utilisés avec prudence lorsqu’ils sont administrés conjointement avec Capsules d’enzalutamide, et il pourrait être nécessaire d’ajuster la dose pour maintenir les concentrations plasmatiques thérapeutiques. |
| Substrat du MRP2 | T | dans des études in vitro, l’enzalutamide et ses principaux métabolites sont des inhibiteurs de la protéine associée à la résistance à des médicaments multiples 2 (MRP2). Les effets de l’enzalutamide sur les substrats de la MRP2 n’ont pas été évalués in vivo. Auro-Enzalutamide pourrait accroître les concentrations plasmatiques de médicaments co-administrés qui sont des substrats de la MRP2. | Les médicaments à indice thérapeutique étroit qui sont administrés par voie orale et qui sont des substrats de la MRP2 (p. ex. le méthotrexate) doivent donc être utilisés avec prudence lorsqu’ils sont administrés conjointement avec Auro-Enzalutamide, et il pourrait être nécessaire d’ajuster la dose pour maintenir les concentrations plasmatiques thérapeutiques. |
| Substrats de la BCRP | EC | aucun ajustement de la dose n’est nécessaire lorsqu’un substrat de la protéine résistante au cancer du sein (BCRP) est administré en | Dans une étude d’interaction médicament- médicament chez des patients atteints de cancer de la prostate, une dose orale unique de rosuvastatine, substrat |
| même temps que Auro-Enzalutamide. | de la BCRP, a été administrée avant et en même temps que l’enzalutamide (après au moins 55 jours de traitement à 160 mg par jour). À l’état stable, l’enzalutamide n’a pas entraîné de modification cliniquement significative de l’exposition à la rosuvastatine, substrat de la BCRP. | ||
| Substrats du OAT1 ou OCT2 | T | des données in vitro indiquent que l’enzalutamide et ses métabolites majeurs n’inhibent pas le transporteur d’anion organique 1 (OAT1) ou le transporteur de cation organique 2 (OCT2) à des concentrations cliniquement pertinentes. | |
| Substrats du OAT3, OCT1, OATP1B1 ou OATP1B3 | T | sur la base de ces données in vitro, il est peu probable que l’enzalutamide inhibe l’OAT3, le polypeptide transporteur d’anion organique 1B1 (OATP1B1), l’OATP1B3 et l’OCT1 in vivo, mais la possibilité ne peut être exclue. L’enzalutamide pourrait donc modifier la pharmacocinétique des médicaments qui sont des substrats de l’OATP1B1/3 (p. ex. les statines), de l’OAT3 (p. ex. le furosémide, le méthotrexate) et de l’OCT1 (p. ex. la metformine). Les effets de l’enzalutamide sur ces transporteurs n’ont pas été évalués in vivo. | |
| Médicaments qui provoquent un allongement de l’intervalle QT/QTc | T | La prudence s’impose si Auro-Enzalutamide est administré conjointement avec des médicaments qui provoquent un allongement de l’intervalle QTc, y compris les suivants, sans toutefois s’y limiter : les antiarythmiques de classe IA, IC | |
| et III; les antipsychotiques (p. ex., la chlorpromazine, le pimozide, l’halopéridol, le dropéridol, la ziprasidone); les antidépresseurs (p. ex., la fluoxétine, le citalopram, la venlafaxine et les antidépresseurs tricycliques/tétracycliques comme l’amitriptyline et l’imipramine); les opioïdes (p. ex., la méthadone); les antibiotiques macrolides et leurs analogues (p. ex., l’érythromycine, la clarithromycine, la télithromycine, le tacrolimus); les antibiotiques quinolones (p. ex., la moxifloxacine, la lévofloxacine); les antimalariques (p. ex., la quinine, la chloroquine); les azoles antifongiques; la dompéridone; les antagonistes du récepteur 5-hydroxytryptamine (5-HT 3) (p. ex., le dolasétron, l’ondansétron); les inhibiteurs de la tyrosine-kinase (p. ex., le vandétanib, le sunitinib, le nilotinib, le lapatinib); les inhibiteurs des histones-désacétylases (p. ex., le vorinostat); les agonistes du récepteur bêta 2 adrénergique. Les classes chimiques ou pharmacologiques sont citées si certains membres de la classe, mais pas nécessairement tous, ont été associés à un allongement de l’intervalle QTc et/ou des Torsades de pointes (voir 10 PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). | |||
EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
La nourriture n’a aucun effet cliniquement significatif sur le niveau d’exposition (ASC) à l’enzalutamide. Cependant, le pic plasmatique de l’enzalutamide (Cmax) était de 30 % plus élevé lorsqu’il a été administré aux sujets à jeun. Lors des études cliniques, Capsules d’enzalutamide a été administré sans égard à la nourriture (voir 4 POSOLOGIE ET ADMINISTRATION)
9.6 Interactions médicament-plante médicinale
Des produits qui contiennent du millepertuis pourraient stimuler le CYP3A, ce qui peut entraîner une diminution des concentrations plasmatiques d’enzalutamide.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec les essais de laboratoire n’ont pas fait l’objet de recherche.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d'action
L’enzalutamide est un inhibiteur des récepteurs des androgènes qui agit sur plusieurs étapes de la voie de signalisation. L’enzalutamide inhibe de façon compétitive la liaison des androgènes aux récepteurs des androgènes et par conséquent, inhibe la translocation des récepteurs des androgènes et la fixation des récepteurs des androgènes sur l’ADN. Le métabolite actif (M2) a démontré une activité in vitro semblable à celle de l’enzalutamide. Le traitement avec l’enzalutamide a diminué la prolifération des cellules de cancer de la prostate in vitro et a induit la mort de celles-ci. Il a également diminué le volume tumoral dans un modèle murin de xénogreffe de cancer de la prostate. Lors des études précliniques, l’enzalutamide n’a pas montré d’activité agoniste sur les récepteurs des androgènes dans le cadre des tests de la croissance tumorale utilisant les cellules LNCaP qui présentent des RA mutants cliniquement pertinents (T877A et/ou W741C).
10.2 Pharmacodynamie
Effets pharmacodynamiques
Lors de l’étude clinique de phase 3 portant sur les patients ayant reçu antérieurement une chimiothérapie par docétaxel qui a échoué (AFFIRM), 54 % des patients traités avec Capsules d’enzalutamide ont présenté une diminution des taux d’APS d’au moins 50 % par rapport à la valeur de référence, contre 1,5 % des patients qui ont reçu un placebo.
Électrophysiologie cardiaque
Une évaluation détaillée de l’ECG est renfermée dans l’étude de phase 3 contrôlée par placebo (AFFIRM). Des ECG ont été enregistrés au début du traitement et avant l’administration d’une dose après 2, 5, 9, 13, 17, 21 et 25 semaines et toutes les 12 semaines par la suite. Une dose de 160 mg d’enzalutamide une fois par jour a été associée à un allongement de l’intervalle QTc statistiquement significatif. Lors du traitement à l’état stable, l’augmentation moyenne par rapport à la valeur de référence dans l’intervalle QTcF, ajustée en fonction du placebo, a varié de 3,0 à 6,5 millisecondes entre les semaines 5 et 25. L’ampleur de l’allongement de l’intervalle QTc à des concentrations maximales d’enzalutamide était prévue pour 6,0 ms, avec une limite supérieure de 7,0 ms sur l’intervalle de confiance unilatéral à 95 %, selon le modèle pharmacocinétique/pharmacodynamique.
Tension artérielle
Des évaluations en série de la tension artérielle ont été effectuées dans le cadre de l’étude de phase 3 contrôlée par placebo (AFFIRM). Des différences moyennes statistiquement significatives sur la tension systolique par rapport au placebo ont été observées à la plupart des points temporaux pendant le traitement à état stable (les semaines 5, 9, 17, 21 et 25), avec des estimations ponctuelles allant de 2 à 4 mm Hg et une limite supérieure allant jusqu’à 7,4 mm Hg sur l’IC unilatéral à 95 %. Des différences moyennes statistiquement significatives sur la tension diastolique par rapport au placebo ont été observées aux semaines 5, 9, 13, 17 et 21, avec des estimations ponctuelles allant d’environ 1 à 4 mm Hg et une limite supérieure allant jusqu’à 5,2 mm Hg sur l’IC unilatéral à 95 %.
10.3 Pharmacocinétique
Tableau 10 – Moyenne arithmétique ± É.-T. (CV %) Paramètres pharmacocinétiques de Capsules d’enzalutamide chez des sujets adultes
Numéro de l’étude | Régime posologique | Population des sujets | Cmax (μg/ml) | ASC (μg•h/ml)a | t1/2 (h) | CL/F (l/h) | V/F (l) | ||||||||
| MDV3100-05 | 160 mgb dose simple (à jeun) | Volontaires en bonne santé (n = 27) | 5,25 ± 1,06 (20 %) | 292 ± 88 (30 %) | 94,3 ± 30,0 (32 %) | 0,600 ± 0,193 (32 %) | 76,4 ± 21,9 (29 %) | ||||||||
160 mgb dose simple (nourri) | Volontaires en bonne santé (n = 30) | 3,74 ± 1,15 (31 %) | 285 ± 73 (26 %) | 87,4 ± 24,7 (28 %) | 0,599 ± 0,160 (27 %) | 71,9 ± 16,6 (23 %) | |||||||||
| S-3100-1-01 | 150 mgc dose simple | Patients souffrant du CPRC (n = 3) | 3,36 ± 0,78 (23 %) | 334 ± 50 (15 %) | 143,7 ± 34,8 (24 %) | 0,456 ± 0,064 (14 %) | 92,4 ± 11,8 (13 %) | ||||||||
| 150 mgc une fois par jour (jour 84) | Patients souffran t du CPRC (n = 23) | 14,46 ± 3,29 (23 %) | 300 ± 68 (23 %) | Sans objet | 0,530 ± 0,149 (28 %) | Sans objet | |||||||||
| 9785-CL-0009 | 160 mgb (à jeun) [sujets appariés] | Sujets souffran t d’IHM (n = 8) | 3,68 ± 2,09 (57 %) | 303 ± 126 (41 %) | 196 ± 185 (94 %) | 0,604 ± 0,229 (38 %) | 142 ± 105 (74 %) | ||||||||
Sujets ayant une FHN (n = 8) | 3,83 ± 0,822 (22 %) | 225 ± 50,7 (23 %) | 108 ± 53,3 (49 %) | 0,753 ± 0,213 (28 %) | 109 ± 40,9 (38 %) | ||||||||||
- a. ASCinf et ASCτ (à état stable) ont été calculées dans les études à dose unique et à doses multiples, respectivement;
- b. Administré sous forme de 4 capsules de gélatine molle à 40 mg;
- c. Administré sous forme de 5 capsules de gélatine dure à 30 mg.
- d. CPRC : cancer de la prostate résistant à la castration; IHM : insuffisance hépatique modérée; FHN : fonction hépatique normale.
La pharmacocinétique de l’enzalutamide a été évaluée chez des patients souffrant du cancer de la prostate métastatique résistant à la castration et chez des volontaires de sexe masculin en bonne santé.
Absorption
Après l’administration orale de Capsules d’enzalutamide à 160 mg chez les patients souffrant d’un cancer de la prostate métastatique résistant à la castration, le délai médian jusqu’à la concentration plasmatique maximale de l’enzalutamide (tmax) était de 1,02 h (éventail de 0,52 h à 3,02 h). Quant au schéma posologique quotidien, l’état stable est atteint après environ 28 jours, et l’enzalutamide s’accumule environ 8,3 fois par rapport à une dose simple. À l’état stable, le métabolite actif (M2) circule à environ la même concentration plasmatique que celle de l’enzalutamide; les valeurs de Cmax moyennes de l’enzalutamide et du M2 sont de 16,6 μg/ml (CV de 23 %) et de 12,7 μg/ml (CV de 30 %) respectivement. Les valeurs de la Cmin à l’état stable de l’enzalutamide (11,4 μg/ml) et du M2 (13,0 μg/ml) chez chaque patient sont restées constantes pendant plus d’un an de traitement chronique, ce qui démontre une pharmacocinétique linéaire dans le temps une fois que l’état stable est atteint. La concentration plasmatique du métabolite inactif (M1) était d’environ 75 % de celle de l’enzalutamide à l’état stable. Les fluctuations journalières des concentrations plasmatiques sont faibles (le rapport entre la concentration maximale et minimale est de 1,25). Aucun écart majeur par rapport à la proportionnalité de dose à des doses allant de 30 à 360 mg n’a été observé.
Sur la base d’une étude de bilan de masse menée chez des volontaires en bonne santé, l’absorption orale de l’enzalutamide est estimée à au moins 84,2 %. L’enzalutamide n’est pas un substrat des transporteurs d’efflux P-gp ou BCRP.
La nourriture n’a aucun effet cliniquement important sur le niveau d’absorption (tableau 10). Cependant, le pic plasmatique de l’enzalutamide (Cmax) était de 30 % plus élevé lorsqu’il a été administré aux sujets à jeun. Lors des études cliniques, Capsules d’enzalutamide a étaient administré sans égard à la nourriture.
Distribution
Le volume de distribution apparent (V/F) moyen de l’enzalutamide chez les patients après une dose orale simple est de 110 L (CV de 29 %). Le volume de distribution de l’enzalutamide est plus élevé que la masse hydrique totale, ce qui indique une distribution extravasculaire étendue.
Des études menées chez les rongeurs indiquent que l’enzalutamide et le M2 peuvent traverser la barrière hématoencéphalique.
L’enzalutamide est lié à un taux de 97 % à 98 % aux protéines plasmatiques, principalement l’albumine. Le métabolite actif (M2) est lié à 95 % aux protéines plasmatiques. On n’a noté aucun déplacement de liaison aux protéines plasmatiques entre l’enzalutamide et d’autres médicaments fortement liés aux protéines plasmatiques (warfarine, ibuprofène et acide salicylique) in vitro.
Métabolisme
L’enzalutamide est fortement métabolisé. Il existe deux métabolites majeurs dans le plasma humain : le N-desméthyl enzalutamide (M2, actif) et un dérivé de l’acide carboxylique (M1, inactif).
Des études in vitro montrent que l’enzalutamide est métabolisé par le CYP2C8 et, dans une moindre mesure, par le CYP3A4/5, qui jouent tous les deux un rôle dans la formation du métabolite actif (M2). L’enzalutamide n’est pas métabolisé in vitro par le CYP1A1, le CYP1A2, le CYP2A6, le CYP2B6, le CYP2C9, le CYP2C18, le CYP2C19, le CYP2D6 ou le CYP2E1.
De plus, les données in vitro montrent que le M2 est métabolisé en M1 par la carboxylestérase 1, qui joue également un rôle mineur dans le métabolisme de l’enzalutamide en M1. La carboxylestérase 2 ne semble pas intervenir dans le métabolisme de l’enzalutamide ou du M2.
Après une dose orale simple de 160 mg d’enzalutamide marqué au 14C aux volontaires en bonne santé, un total de 7 métabolites de phase I ont été identifiés dans le plasma, l’urine et les selles. Ces métabolites se sont formés par réactions de déméthylation, d’oxydation et d’hydrolyse. Aucun produit de conjugaison de phase II n’a été observé. L’enzalutamide, le N-desméthyl enzalutamide (M2, actif) et un dérivé de l’acide carboxylique (M1, inactif) représentaient 88 % de la radioactivité de l’enzalutamide marqué au 14C dans le plasma, soit 30 %, 49 % et 10 % du total de la 14C-ASC0-inf, respectivement.
Élimination
La clairance de l’enzalutamide se fait principalement au moyen de l’excrétion rénale des métabolites hépatiques. Après une dose orale simple de 160 mg d’enzalutamide marqué au 14C-enzalutamide aux volontaires en bonne santé, 84,6 % de la radioactivité est retrouvée dans les 77 jours suivant l’administration de la dose : 71,0 % est retrouvé dans l’urine (principalement sous la forme du M1, avec des traces d’enzalutamide et du M2), et 13,6 % est retrouvé dans les selles (0,39 % de la dose sous forme d’enzalutamide inchangé).
La clairance apparente (CL/F) moyenne de l’enzalutamide varie entre 0,520 et 0,564 l/h chez les patients et entre 0,596 et 0,753 l/h chez les volontaires en bonne santé.
La demi-vie terminale moyenne (t1/2) de l’enzalutamide chez les patients est de 5,8 jours, tandis que la t1/2 moyenne de l’enzalutamide est plus courte chez les volontaires en bonne santé (une moyenne de 2,9 à 4,8 jours). La t1/2 du M1 et du M2 chez les patients n’a pas été évaluée. La t1/2 moyenne du M1 chez les volontaires en bonne santé varie entre 7,8 et 9,3 jours, et la t1/2 moyenne du M2 chez les volontaires en bonne santé varie entre 7,5 et 8,8 jours, respectivement. La dose ne semble avoir aucun effet sur la t1/2.
Populations et états pathologiques particuliers
- Enfants (< 18 ans)
La pharmacocinétique de l’enzalutamide n’a pas été évaluée chez les patients pédiatriques.
- Personnes âgées (≥ 65 ans)
Des 3 526 patients inclus dans les deux essais cliniques de phase 3 qui ont reçu Capsules d’enzalutamide, 2768 patients (78,5 %) étaient âgés de 65 ans et plus et 1 199 patients (34 %) étaient âgés de 75 ans et plus. Sur la base de l’analyse de pharmacocinétique de la population selon l’âge, il n’est pas nécessaire d’ajuster la dose chez les patients âgés.
- Sexe
La pharmacocinétique de l’enzalutamide n’a pas été évaluée chez les femmes.
- Polymorphisme génétique
Aucune étude officielle n’a été réalisée pour évaluer l’effet des polymorphismes génétiques sur l’exposition ou sur la réponse au médicament.
- Origine ethnique
La majorité des patients dans les essais cliniques randomisés étaient de race caucasienne (~> 74 %). D’après les données pharmacocinétiques issues d’une étude menée chez des patients japonais souffrant d’un cancer de la prostate, on n’a constaté aucune différence cliniquement pertinente sur le plan de l’exposition entre les patients japonais et les patients de race caucasienne. Les données actuelles sont insuffisantes pour évaluer les différences potentielles quant à la pharmacocinétique de l’enzalutamide dans d’autres races.
- Insuffisance hépatique
La pharmacocinétique de l’enzalutamide a été examinée chez les sujets souffrant d’une insuffisance hépatique légère (n = 6) ou modérée (n = 8) (classe A et B de Child-Pugh, respectivement) au départ du traitement et chez 14 sujets témoins appariés présentant une fonction hépatique normale. Après une dose orale simple de 160 mg de Capsules d’enzalutamide
, l’ASC de l’enzalutamide plus M2 a augmenté de 1,13 fois chez les sujets souffrant d’une insuffisance hépatique légère et de 1,18 fois chez les sujets souffrant d’une insuffisance hépatique modérée respectivement, par rapport aux sujets témoins en bonne santé.
Dans le cadre d’une étude séparée, des sujets souffrant d’une insuffisance hépatique grave (classe
C de Child-Pugh; n = 8) et des sujets témoins appariés en bonne santé et présentant une fonction hépatique normale (n = 8) ont été évalués. Après une dose orale simple de 160 mg d’enzalutamide, l’ASC de l’enzalutamide plus M2 a augmenté de 1,04 fois et la Cmax a diminué de 0,58 fois chez les sujets souffrant d’une insuffisance hépatique grave, par rapport aux sujets témoins en bonne santé. Une demi-vie accrue du médicament a été observée chez les patients atteints d’insuffisance hépatique grave, ce qui pourrait s’expliquer par une augmentation de sa distribution tissulaire. La portée clinique de cette observation est inconnue. Les patients souffrant d’une insuffisance hépatique grave (classe C de Child-Pugh) au départ ont été exclus des essais cliniques AFFIRM et PREVAIL.
Dans l’ensemble, les résultats indiquent qu’il n’est pas nécessaire d’ajuster la dose chez les patients souffrant d’une insuffisance hépatique légère, modérée ou grave au départ du traitement.
- Insuffisance rénale
Aucune étude officielle sur l’insuffisance rénale n’a été réalisée pour Capsules d’enzalutamide
. Les patients présentant une créatinine sérique de > 177 μmol/l (2 mg/dl) ont été exclus des essais cliniques. Sur la base d’une analyse pharmacocinétique, il n’est pas nécessaire d’ajuster la dose chez les patients présentant des valeurs de clairance de la créatinine (CrCL) calculées à ≥ 30 ml/min (estimées par la formule de Cockcroft et Gault). Capsules d’enzalutamide
n’avoir pas été évalué chez les patients souffrant d’une insuffisance rénale grave (CrCL < 30 ml/min) ou d’une maladie rénale en phase terminale, alors la prudence est de mise lors du traitement de ces patients. Il est peu probable que l’enzalutamide soit éliminé de façon significative par hémodialyse intermittente ou par dialyse péritonéale continue ambulatoire.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Auro-Enzalutamide (capsules d’enzalutamide) doit être conservé à la température ambiante contrôlée, entre 15 - 25 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Auro-Enzalutamide ne doit pas être manipulé par d’autres personnes que le patient ou ses aidants. D’après les données sur son mode d’action et sa toxicité embryo-fœtale chez la souris, il se peut que l’enzalutamide nuise à un fœtus en développement. Les femmes qui sont ou pourraient devenir enceintes ne doivent pas manipuler des capsules de Auro-Enzalutamide endommagées ou ouvertes sans le port d’une protection (p. ex. gants). Ne pas dissoudre ni ouvrir les capsules.
PARTIE 2 : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
| Nom propre : | Enzalutamide |
|---|---|
| Noms chimiques : | 4-(3-(4-cyano-3-(trifluorométhyl)phényl)-5,5- diméthyl-4-oxo-2- thioxoimidazolidin-1-yl)-2- fluoro-N-méthylbenzamide |
| Formule moléculaire et Masse moléculaire : | C21H16F4N4O2S et 464,44 g / mol |
| Formule structurelle : | |
| Propriétés physicochimiques : | Solide blanc à blanc cassé. Librement soluble dans l'acétone et pratiquement insoluble dans l'eau. |
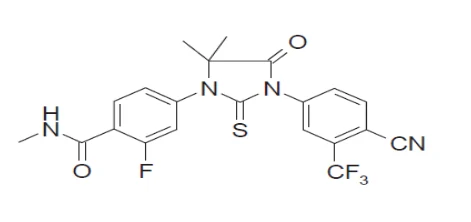
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
L’efficacité de Capsules d’enzalutamide a été établie lors de cinq études cliniques de phase 3, à répartition aléatoire et contrôlées par placebo en groupes multicentriques (PREVAIL, AFFIRM, PROSPER, ARCHES, EMBARK) menées auprès de patients atteints d’un cancer de la prostate non métastatique (PROSPER) ou métastatique (AFFIRM, PREVAIL) qui n’avaient pas répondu à un traitement antiandrogénique [analogue de l’hormone de libération de la gonadotrophine (GnRH) ou après une orchidectomie bilatérale], de patients atteints d’un cancer de la prostate métastatique sensible à la castration (ARCHES) et de patients atteints d’un cancer de la prostate non métastatique sensible à la castration et présentant un risque élevé de BCR (EMBARK). Tous les patients ont poursuivi leur traitement par un analogue de la GnRH ou avaient subi une orchidectomie bilatérale, sauf indication contraire.
Cancer de la prostate non métastatique sensible à la castration avec récidive biochimique à haut risque (EMBARK)
L’étude EMBARK a recruté 1 068 patients atteints de CPSCnm et présentant une BCR à haut risque qui ont été répartis aléatoirement 1:1:1 pour recevoir un traitement par Capsules d’enzalutamide étaient association avec le leuprolide (N = 355), Capsules d’enzalutamide en monothérapie (N = 355) ou avec un placebo en association avec le leuprolide (N = 358). Capsules d’enzalutamide a été administré à la dose de 160 mg une fois par jour et l'acétate de leuprolide a été administré à la dose de 22,5 mg par injection une fois toutes les 12 semaines selon un calendrier intermittent (voir 8.2 Effets indésirables observées dans les essais cliniques). Le traitement par l’enzalutamide et placebo a été administré à double insu en association avec le leuprolide en ouvert. Le traitement par l’enzalutamide a été administré en monothérapie ouverte.
Tous les patients avaient déjà subi un traitement définitif par prostatectomie radicale ou radiothérapie (y compris curiethérapie) ou les deux, dans un but curatif et n'étaient pas candidats à une radiothérapie de sauvetage au moment de la sélection. Les patients devaient avoir une confirmation de maladie non métastatique lors d’un examen central et d’une BCR à haut risque (définie par un temps de doublement de l’APS ≤ 9 mois et des valeurs d’APS au dépistage : ≥ 1 ng/ml s’ils avaient subi une prostatectomie radicale (avec ou sans radiothérapie) comme traitement principal du cancer de la prostate ou des valeurs d’APS d’au moins 2 ng/ml au-dessus du nadir s’ils n’avaient subi qu’une radiothérapie antérieure). Une thérapie hormonale antérieure n'était pas autorisée, à l'exception d'un traitement néoadjuvant/adjuvant pour traiter un cancer de la prostate d'une durée ≤ 36 mois, au moins 9 mois avant la répartition aléatoire, ou d'une dose unique ou un traitement de courte durée (≤ 6 mois) par hormonothérapie administrée pour une augmentation du taux d'APS observée au moins 9 mois avant la répartition aléatoire.
Les patients ont été stratifiés en fonction du taux d’APS au dépistage (≤ 10 ng/ml contre > 10 ng/ml), du temps de doublement de l’APS (≤ 3 mois contre > 3 mois à ≤ 9 mois) et de l’hormonothérapie antérieure (hormonothérapie antérieure contre pas d’hormonothérapie antérieure). Pour les patients dont les valeurs d’APS (mesurées lors d’un examen central) étaient indétectables (< 0,2 ng/ml) à la semaine 36, le traitement a été suspendu à la semaine 37, puis réinitié lorsque les valeurs d’APS (mesurées lors d’un examen central) augmentaient à ≥ 2,0 ng/ml pour les patients ayant subi une prostatectomie antérieure ou à ≥ 5,0 ng/ml pour les patients n’ayant pas subi de prostatectomie antérieure. Pour les patients dont les valeurs d’APS étaient détectables (≥ 0,2 ng/ml) à la semaine 36, le traitement s’est poursuivi sans suspension jusqu’à ce que les critères d’arrêt définitif du traitement soient remplis. Tous les patients ont été définitivement arrêtés en cas de progression radiographique de la maladie confirmée par un examen central indépendant anonyme (BICR), d’instauration d’un nouveau traitement, de toxicité inacceptable ou d’abandon du traitement.
Le critère d’évaluation principal était la survie sans métastase (MFS) définie par un BICR chez les patients répartis aléatoirement pour recevoir Capsules d’enzalutamide plus leuprolide par rapport aux patients répartis aléatoirement pour recevoir un placebo plus leuprolide. La survie sans métastase était définie comme le temps écoulé entre la répartition aléatoire et la progression radiographique ou le décès au cours de l’étude, selon la première occurrence. Un examen radiographique des lésions osseuses (définies comme l'apparition d'au moins une lésion métastatique sur la scintigraphie osseuse) ou de la maladie des tissus mous par TDM ou IRM (évaluée selon la version 1.1 des critères RECIST) a été effectué tous les 6 mois jusqu'à la détection de métastases. L'imagerie par TEP n'était pas autorisée. La survie sans métastase évaluée par un BICR chez les patients répartis aléatoirement pour recevoir Capsules d’enzalutamide en monothérapie par rapport aux patients répartis aléatoirement pour recevoir un placebo plus le leuprolide et la survie globale étaient les principaux critères d’évaluation secondaires.
Les caractéristiques démographiques et pathologiques initiales des patients étaient généralement équilibrées entre les deux bras de traitement (voir le tableau 11).
Tableau 11 : Principales caractéristiques démographiques et pathologiques initiales des patients de l’étude EMBARK (population en ITT)
| Caractéristiques |
|---|
initiales
Capsules d’enzalutamide
plus leuprolide
(n = 355)
Placebo plus leuprolide
(n = 358)
Capsules d’enzalutamide en monothérapie
(n = 355)
| Catégorie d’âge (ans), n (%) | |||
|---|---|---|---|
| < 65 | 81 (22,8 %) | 91 (25,4 %) | 91 (25,6 %) |
| 65 à < 75 | 201 (56,6 %) | 180 (50,3 %) | 174 (49,0 %) |
≥ 75 73 (20,6 %) 87 (29,3 %)
| 90 (25,4 %) |
Âge (ans)
N 355 358
| 355 | |||
| Moyenne (É.-T.) | 69,1 (6,49) | 69,1 (7,30) | 69,1 (7,65) |
| Médiane (minimum, maximum) | 69,0 (51,0, 87,0) | 70,0 (50,0, 92,0) | 69,0 (49,0, 93,0) |
Race, n (%)
Amérindiens ou natifs de
l’Alaska 4 (1,1 %)
| 1 (0,3 %) | 0 (0,0 %) | ||
| Asiatique | 26 (7,3 %) | 26 (7,3 %) | 26 (7,3 %) |
| Noirs ou Afro-Américains | 16 (4,5 %) | 16 (4,5 %) | 15 (4,2 %) |
| Autochtone d’Hawaï ou d’autres îles du Pacifique | 1 (0,3 %) | 0 (0,0 %) | 0 (0,0 %) |
Blanche 293 (82,5 %)
| 301 (84,1 %) | 295 (83,1 %) | ||
| Multiple | 2 (0,6 %) | 4 (1,1 %) | 4 (1,1 %) |
| Autre | 3 (0,8 %) | 5 (1,4 %) | 1 (0,3 %) |
| Non signalé | 10 (2,8 %) | 5 (1,4 %) | 14 (3,9 %) |
Ethnicité, n (%)
Hispanique ou latine 17 (4,8 %) 24 (6,7 %)
| 18 (5,1 %) | ||||||||||||||||||
| Non hispanique ou latine | 319 (89,9 %) | 322 (89,9 %) | 320 (90,1 %) | |||||||||||||||
| Non signalé/inconnu | 19 (5,4 %) | 12 (3,4 %) | 17 (4,8 %) | |||||||||||||||
| Région géographique, n (%) | ||||||||||||||||||
| Amérique du Nord | 144 (40,6 %) | 137 (38,3 %) | 133 (37,5 %) | |||||||||||||||
| Europe | 130 (36,6 %) | 128 (35,8 %) | 146 (41,1 %) | |||||||||||||||
| Reste du monde | 81 (22,8 %) | 93 (26,0 %) | 76 (21,4 %) | |||||||||||||||
| Poids (kg) | ||||||||||||||||||
| n | 355 | 357 | 355 | |||||||||||||||
| Moyenne (É.-T.) | 87,05 (15,16) | 87,2 (15,86) | 87,5 (15,55) | |||||||||||||||
| Médiane (minimum, maximum) | 85,0 (55,6, 157,7) | 85,7 (53,7, 148,2) | 85,0 (50,0, 171,8) | |||||||||||||||
| Données manquantes | 0 | 1 | 0 | |||||||||||||||
| Indice de masse corporelle (kg/m2) | ||||||||||||||||||
| N | 353 | 354 | 354 | |||||||||||||||
| Moyenne (É.-T.) | 28,5 (4,22) | 28,3 (4,37) | 28,6 (4,70) | |||||||||||||||
| Médiane (minimum, maximum) | 28,1 (19,9, 47,1) | 28,0 (18,5, 45,9) | 27,9 (17,3, 53,2) | |||||||||||||||
| Données manquantes | 2 | 4 | 1 | |||||||||||||||
| Indice de performance ECOG au départ du traitement, n (%) | ||||||||||||||||||
| 0 | 328 (92,4 %) | 336 (93,9 %) | 321 (90,4 %) | |||||||||||||||
| 1 | 26 (7,3 %) | 21 (5,9 %) | 34 (9,6 %) | |||||||||||||||
| 2 | 1 (0,3 %) | 0 (0,0 %) | 0 (0,0 %) | |||||||||||||||
| Données manquantes | 0 | 1 (0,3 %) | 0 | |||||||||||||||
| APS sérique (ng/ml) | ||||||||||||||||||
| N | 355 | 356 | 354 | |||||||||||||||
| Moyenne (É.-T.) | 8,1 (17,56) | 8,5 (11,76) | 7,5 (6,54) | |||||||||||||||
| Médiane (minimum, maximum) | 5,0 (1,0, 308,3) | 5,5 (1,1, 163,3) | 5,3 (1,1, 37,0) | |||||||||||||||
| Données manquantes | 0 | 2 | 1 | |||||||||||||||
| Catégorie du délai de doublement de l’APS au dépistage, n (%) | ||||||||||||||||||
| ≤ 3 mois | 69 (19,4 %) | 80 (22,3 %) | 76 (21,4 %) | |||||||||||||||
| > 3 mois à ≤ 6 mois | 187 (52,7 %) | 142 (39,7 %) | 164 (46,2 %) | |||||||||||||||
| > 6 mois à ≤ 9 mois | 98 (27,6 %) | 135 (37,7 %) | 114 (32,1 %) | |||||||||||||||
| > 9 mois | 1 (0,3 %) | 1 (0,3 %) | 1 (0,3 %) | |||||||||||||||
| Délai de doublement de l’APS, n (mois) | ||||||||||||||||||
| N | 355 | 358 | 355 | |||||||||||||||
| Moyenne (É.-T.) | 4,9 (2,04) | 5,2 (2,20) | 5,1 (2,15) | |||||||||||||||
| Médiane (minimum, maximum) | 4,6 (0,9, 9,36) | 5,0 (1,1, 10,8) | 5,0 (1,1, 18,9) | |||||||||||||||
| Antécédents de maladies cardiovasculaires | ||||||||||||||||||
| Oui | 42 (11,8 %) | 42 (11,7 %) | 47 (13,2 %) | |||||||||||||||
| Non | 313 (88,2 %) | 316 (88,3 %) | 308 (86,8 %) | |||||||||||||||
| Hormonothérapie antérieure | ||||||||||||||||||
| Oui | 107 (30,1 %) | 113 (31,6 %) | 112 (31,5 %) | |||||||||||||||
| Non | 248 (69,9 %) | 245 (68,4 %) | 243 (68,5 %) | |||||||||||||||
| Prostatectomie antérieure seule | ||||||||||||||||||
| n (%) | 90 (25,4 %) | 75 (20,9 %) | 99 (27,9 %) | |||||||||||||||
| Radiothérapie antérieure seule | ||||||||||||||||||
| n (%) | 86 (24,2 %) | 104 (29,1 %) | 90 (25,4 %) | |||||||||||||||
| Prostatectomie et radiothérapie antérieures | ||||||||||||||||||
| n (%) | 179 (50,4 %) | 179 (50,0 %) | 166 (46,8 %) | |||||||||||||||
Tous les patients répartis aléatoirement lors de l’étude (population en ITT). La date butoir des données recueillies pour l’analyse était le 31 janvier 2023.
ECOG, Eastern Cooperative Oncology Group; ITT : intention de traiter; APS, antigène prostatique spécifique.
Cancer de la prostate métastatique sensible à la castration (ARCHES)
L’étude ARCHES a admis 1 150 patients atteints d’un CPSCm qui ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir un traitement par voie orale une fois par jour par Capsules d’enzalutamide à 160 mg (N = 574) ou un placebo (N = 576). Tous les patients de l’étude ont reçu un analogue de la GnRH ou avaient subi auparavant une orchidectomie bilatérale. Les patients ont été stratifiés en fonction du volume de la maladie (faible ou élevé) et du traitement antérieur du cancer de la prostate par le docétaxel (aucun traitement antérieur par le docétaxel, 1-5 cycles ou 6 cycles antérieurs). Le traitement par le docétaxel concomitant n’était pas autorisé. Les patients devaient avoir reçu une confirmation de leur cancer de la prostate métastatique à la suite du résultat positif à une scintigraphie osseuse, ou de lesions métastatiques révélées par une TDM ou une IRM. Les patients poursuivaient le traitement jusqu’à la progression radiographique de la maladie, l’instauration d’un nouveau traitement, l’apparition d’une toxicité inacceptable ou leur retrait de l’étude.
La survie sans progression radiographique (SSPr) était le principal critère d’évaluation; ce critère correspondait au temps écoulé entre la répartition aléatoire et le premier signe objectif d’une progression radiographique de la maladie ou le décès (quelle que soit sa cause, survenu entre la répartition aléatoire et les 24 semaines après l’abandon du médicament à l’étude), selon la première occurrence. Les principaux critères d’évaluation secondaires de l’efficacité de l’étude étaient le délai avant la progression de l’APS, le délai avant l’instauration d’un nouveau traitement antinéoplasique, un taux d’APS indétectable (baisse < 0,2 µg/l), le taux de réponse objective (RECIST 1.1) selon un examen indépendant, le délai avant la détérioration des symptômes urinaires et la survie globale.
Les données démographiques et les caractéristiques initiales de la maladie étaient équilibrées entre les deux groupes de traitement (tableau 12).
Tableau 12 : Principales caractéristiques démographiques et pathologiques initiales des patients de l’étude ARCHES (population en ITT)
| Caractéristiques initiales | Capsules d’enzalutamide (N = 574) | Placebo (N = 576) |
| Catégorie d’âge (ans), n (%) | ||
| < 65 | 148 (25,8) | 152 (26,4) |
| 65 à < 75 | 256 (44,6 %) | 255 (44,3 %) |
| ≥ 75 | 170 (29,6 %) | 169 (29,3 %) |
| Âge (ans) | ||
| Moyenne (É.-T.) | 69,5 (8,0 %) | 69,5 (5,4 %) |
| Médiane (minimum, maximum) | 70,0 (46, 92) | 70,0 (42, 92) |
| Indice de performance ECOG au départ du traitement, n (%) | ||
| 0 | 448 (78,0) | 443 (76,9) |
| 1 | 125 (21,8) | 133 (23,1) |
| APS sérique au départ du traitementa (ng/ml) | ||
| N | 572 | 574 |
| Moyenne (É.-T.) | ||
| 75,37 (356,36) | 104,78 (834,48) | |
| Médiane (minimum, maximum) | ||
| 5,36 (0,0, 4 823,5) | 5,07 (0,0, 19 000,0) | |
| Score total de Gleason au moment du diagnostic initial, n (%) | ||
| < 8 | 171 (29,8) | 187 (32,5) |
| ≥ 8 | 386 (67,2) | 373 (64,8) |
| Volume de la maladieb, n (%) | ||
| Faible | 220 (38,3) | 203 (35,2) |
| Élevé | 354 (61,7) | 373 (64,8) |
| Traitement antérieur par le docétaxelb, n (%) | ||
| None | 471 (82,1) | 474 (82,3) |
| 1 à 5 cycles | 14 (2,4) | 11 (1,9) |
| 6 cycles | 89 (15,5) | 91 (15,8) |
| Utilisation antérieure d’un TAA, n (%) | ||
| Aucun | 39 (6,8) | 61 (10,6) |
| ≤ 3 mois | 414 (72,1) | 394 (68,4) |
| > 3 mois | 121 (21,1) | 120 (20,8) |
| Inconnuc | 0 | 1 (0,2) |
| Race, n (%) | ||
| Blanche | 466 (81,2 %) | 460 (79,9 %) |
| Noire ou afro-américaine | 8 (1,4 %) | 8 (1,9 %) |
| Asiatique | 75 (13,1 %) | 80 (13,9 %) |
| Autre | 2 (0,3 %) | 3 (0,5 %) |
| Données manquantes | 23 (4,0 %) | 25 (4,3 %) |
| Ethnicité, n (%) | ||
| Hispanique ou latine | 46 (8,0 %) | 37 (6,4 %) |
| Non hispanique ou latine | 504 (87,8 %) | 514 (89,2 %) |
| Données manquantes | 24 (4,2 %) | 25 (4,3 %) |
| Poids (kg) | ||
| N | 573 | 575 |
| Moyenne (É.-T.) | 81,25 (16,17) | 81,26 (16,22) |
| Médiane (minimum, maximum) | 80,00 (42,7, 163,0) | 80,00 (39,1, 157,5) |
| Indice de masse corporelle (kg/m2) | ||
| N | 567 | 570 |
| Moyenne (É.-T.) | 27,20 (4,44) | 27,21 (4,61) |
| Médiane (minimum, maximum) | 26,65 (16,7, 45,2) | 26,91 (16,4, 48,8) |
Tous les patients répartis aléatoirement lors de l’étude (population en ITT). La date butoir des données recueillies pour l’analyse était le 14 octobre 2018.
TAA : traitement antiandrogénique; ECOG : Eastern Cooperative Oncology Group; ECI : examen central indépendant; ITT : intention de traiter; APS : antigène prostatique spécifique.
- a. Des taux d’APS de 0 ont été observés, lesquels pouvaient être dus à un traitement antérieur par le docétaxel et/ou l’utilisation d’un TAA dans les trois mois précédant le début de l’étude. Un patient ayant reçu le placebo plus le TAA avait un taux initial d’APS > 19 000 ng/ml, ce qui a eu un effet sur le taux moyen d’APS initial calculé dans ce groupe.
- b. Le volume de la maladie et le traitement antérieur par le docétaxel étaient des facteurs de stratification au moment de la répartition aléatoire. Un volume élevé de la maladie est défini par la présence de métastases viscérales ou, en l’absence de lésions viscérales, d’au moins quatre lésions osseuses dont au moins une doit toucher une structure osseuse au-delà de la colonne vertébrale et des os pelviens.
- c. Le patient avait reçu un TAA, mais la durée du TAA était inconnue.
Patients atteints d’un cancer de la prostate non métastatique dont la maladie a progressé après un traitement antiandrogénique (PROSPER)
L’étude PROSPER a admis 1 401 patients atteints d’un CPRC non métastatique qui a progressé malgré le traitement antiandrogénique (défini comme un traitement par un analogue de la GnRH ou une orchidectomie bilatérale antérieure). Les patients ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir Capsules d’enzalutamide à 160 mg une fois par jour (n = 933) ou un placebo (n = 468).
Les patients interrompaient le traitement en cas de progression radiographique de la maladie confirmée par un examen central indépendant anonyme (BICR), de toxicité inacceptable, d’instauration d’un nouveau traitement ou du retrait de l’étude. Les résultats concernant les taux d’APS étaient masqués et non utilisés pour un abandon du traitement.
Les patients devaient présenter un temps de doublement de l’APS ≤ 10 mois (ils étaient alors considérés comme étant à risque élevé de métastases) et un taux d’APS ≥ 2 ng/ml, et le caractère non métastatique de leur maladie devait être confirmé par un examen central indépendant anonyme (BICR) basé sur des scintigraphies conventionnelles.
Le principal critère d’évaluation était la survie sans métastases (SSM), définie par l’intervalle entre la répartition aléatoire et la progression radiographique locorégionale et/ou à distance de la maladie ou le décès dans les 112 jours suivant l’arrêt du traitement en l’absence de signes de progression radiographique, selon la première occurrence. La progression radiographique d’une atteinte osseuse était définie comme l’apparition d’au moins une lésion métastatique sur l’os, établie par une scintigraphie osseuse avec balayage du corps entier, tandis que l’atteinte des tissus mous était évaluée par un tomodensitogramme ou une IRM réalisé toutes les 16 semaines (voire plus tôt en cas de suspicion clinique d’une progression). La progression radiographique de l’atteinte des tissus mous était fondée sur la version 1.1 des critères RECIST.
Les principaux critères d’évaluation secondaires mesurés lors de l’étude étaient le délai avant la progression de l’APS, le délai avant la première utilisation d’un nouveau traitement antinéoplasique et la survie globale. La progression de l’APS était définie selon les critères du PCWG2; le délai avant la progression de l’APS était défini comme le délai entre la répartition aléatoire et la date de la première valeur d’APS démontrant la progression, qui était ensuite confirmée.
Les caractéristiques démographiques et initiales étaient équilibrées entre les deux groupes de traitement (tableau 13). L’âge médian au moment de la répartition aléatoire était de 74 ans dans le groupe Capsules d’enzalutamide et de 73 ans dans le groupe placebo.
Cinquante-quatre pour cent (54 %) des patients ont subi une chirurgie ou une radiothérapie avant de commencer le traitement du cancer de la prostate. Soixante-trois pour cent (63 %) des patients ont reçu un traitement antiandrogénique; 56 % des patients ont reçu du bicalutamide et 11 % du flutamide.
Tableau 13 : Principales caractéristiques démographiques et pathologiques initiales des patients de l’étude PROSPER (population en ITT)
Caractéristique initiale Capsules
d’enzalutamide
(N = 933)
Placebo
(N = 468)
Âge (ans)
Moyenne (É.-T.) 73,8 (7,83) 72,9 (7,63) Min., max. 50, 95 53, 92 Race
Blanche 671 (71,9 %) 320 (68,4 %) Autre, multiple ou inconnue 99 (10,6 %) 50 (10,7 %) Asiatique 142 (15,2 %) 88 (18,8 %) Noire 21 (2,3 %) 10 (2,1 %) Délai entre le diagnostic initial et la répartition aléatoire, mois Moyenne (É.-T.) 99,1 (57,27) 94,1 (56,73) Médiane (minimum, maximum) 90,4 (2,2, 381,8) 86,8 (2,2, 275,7) Score total de Gleason au moment du diagnostic initial, n (%) Faible (2 à 4) 21 (2,3 %) 12 (2,6 %) Moyen (5 à 7) 491 (52,6 %) 230 (49,1 %) Élevé (8 à 10) 381 (40,8 %) 207 (44,2 %) Inconnu ou manquant 40 (4,3 %) 19 (4,1 %) Utilisation initiale d’un ACO Non 828 (88,7 %) 420 (89,7 %) Oui 105 (11,3 %) 48 (10,3 %) 1 103 (11,0 %) 47 (10,0 %) 2 2 (0,2 %) 1 (0,2 %) Catégorie du délai de doublement de l’APS, n (%)
< 6 mois 715 (76,6 %) 361 (77,1 %) > 6 mois 217 (23,3 %) 107 (22,9 %) Données manquantes 1 (0,1 %) 0 APS sérique au départ du traitement (ng/ml)
N 933 468 Moyenne (É.-T.) 22,2 (46,14) 22,1 (41,08) Médiane 11,1 10,2 Min., max. 0,8, 1 071,1 0,2, 467,5 Indice de performance ECOG au départ du traitement
0 747 (80,1 %) 382 (81,6 %) 1 185 (19,8 %) 85 (18,2 %) > 1 0 (0,0 %) 0 (0,0 %) Données manquantes 1 (0,1 %) 1 (0,2 %)
ITT : intention de traiter; ACO : agents ciblant les os; APS : antigène prostatique spécifique. Les patients présentant une atteinte des tissus mous pelviens étaient admissibles si les lésions ne rentraient pas dans la catégorie des lésions cibles (p. ex., des ganglions lymphatiques situés sous la bifurcation aortique sont acceptables si le petit axe du plus gros ganglion est < 15 mm).
CPRCm n’ayant jamais fait l’objet de chimiothérapie qui a progressé après un traitement antiandrogénique (PREVAIL)
Lors de l’étude PREVAIL, un total de 1717 patients atteints d’un cancer de la prostate métastatique résistant à la castration qui étaient asymptomatiques ou légèrement symptomatiques et qui n’avaient pas reçu de chimiothérapie antérieure ont été randomisés selon un rapport de 1:1 pour recevoir Capsules d’enzalutamide par voie orale à une dose de 160 mg une fois par jour (n = 872) ou un placebo par voie orale à raison d’une fois par jour (n = 845). Les patients pouvaient, sans y être tenus, continuer ou commencer à prendre des corticostéroïdes (la dose maximale quotidienne autorisée était de 10 mg de prednisone ou d’un agent équivalent). Les patients présentant une maladie viscérale, les patients qui avaient des antécédents d’insuffisance cardiaque légère à modérée (de classe I ou II selon la NYHA) et les patients qui prenaient des médicaments connus pour abaisser le seuil de convulsions pouvaient prendre part à l’étude. Les patients ayant des antécédents de convulsions ou une affection susceptible de prédisposer à des convulsions et les patients souffrant de douleurs modérées ou graves associées au cancer de la prostate étaient exclus de l’essai clinique. Les patients ont continué de prendre le traitement à l’étude jusqu’à la progression de la maladie (signe de progression radiographique, événement osseux ou progression clinique) et l’instauration d’une chimiothérapie cytotoxique ou d’un agent expérimental, ou jusqu’à la survenue d’une toxicité inacceptable ou le retrait du patient.
Les variations des concentrations sériques de l’APS ne sont pas toujours prédictrices à elles seules d’un avantage clinique. On déconseille fortement d’utiliser la hausse du taux d’APS sans confirmation d’une progression radiographique de la maladie ou l’apparition d’un événement osseux comme critère pour amorcer un nouveau traitement antinéoplasique systémique durant les 12 premières semaines de traitement ou pour instaurer un nouveau traitement antinéoplasique systémique pendant toute la période de l’étude.
Les critères coprimaires d’évaluation de l’efficacité étaient la survie globale et la survie sans progression radiographique (SSPr). En plus des critères coprimaires, l’avantage clinique a également été évalué à l’aide des critères secondaires suivants : délai écoulé jusqu’à l’instauration d’une chimiothérapie cytotoxique, meilleure réponse globale des tissus mous, délai avant le premier événement osseux, réponse de l’APS (diminution de ≥ 50 % par rapport à la valeur de référence) et délai jusqu’à la progression de l’APS.
La progression radiographique était évaluée à l’aide d’études d’imagerie séquentielles définies au moyen des critères du Prostate Cancer Clinical Trials Working Group 2 (PCWG2) (pour les lésions osseuses) et/ou des critères RECIST v 1.1 (Response Evaluation Criteria in Solid Tumors) (pour les lésions des tissus mous). L’analyse de la SSPr a eu recours à une évaluation radiographique centralisée de la progression.
Les caractéristiques démographiques et pathologiques initiales des patients étaient équilibrées entre les groupes de traitement (voir le tableau 14). Cinquante-quatre pour cent des patients manifestaient des signes de progression de la maladie à la radiographie et 43 % présentaient uniquement une progression de l’APS. La maladie des tissus mous était mesurable au départ chez environ 45 % des patients et 12 % des patients avaient des métastases viscérales (poumon et/ou foie).
Tableau 14 : Principales caractéristiques démographiques et pathologiques initiales des patients de l’étude PREVAIL
Caractéristiques initiales
Capsules d’enzalutamide
(N = 872)
Placebo (N = 845)
Âge (ans)
Moyenne (É.-T.) 71,3 (8,5 %) 71,2
(8,42 %) Min., max. 43,0, 93,0 42,0, 93,0 Race
Blanche 669 (76,7 %) 655 (77,5 %) Autre, multiple ou inconnue 95 (10,9 %) 94 (11,1 %) Asiatique 85 (9,7 %) 82 (9,7 %) Noire 21 (2,4 %) 13 (1,5 %) Amérindien ou natif de l’Alaska 1 (0,1 %) 0 (0,0 %) Natif d’Hawaï ou d’autres îles du Pacifique 1 (0,1 %) 1 (0,1 %) Délai entre le diagnostic initial ou le premier traitement du cancer de la prostate et la répartition aléatoire
N 872 844 Médiane (mois) 62,7 64,6 Indice de performance ECOG au départ du traitement (n [%])
0 584 (67,0 %) 585 (69,2 %) 1 288 (33,0 %) 260 (30,8 %) Distribution des maladies lors du dépistagea
Maladie osseuse 741 (85,0 %) 690 (81,7 %) Maladie des ganglions lymphatiques 437 (50,1 %) 434 (51,4 %) Maladie viscérale (poumon ou foie) 98 (11,2 %) 106 (12,5 %) Maladie d’un autre tissu mou 113 (13,0 %) 105 (12,4 %) Score moyen de la douleur au départ du traitementb
N 859 840 0 à 1 569 (66,2 %) 567 (67,5 %) 2 à 3 275 (32,0 %) 262 (31,2 %) > 3 15 (1,7 %) 11 (1,3 %) Nombre de métastases osseuses lors du dépistage
0 131 (15,0 %) 155 (18,3 %) 1 97 (11,1 %) 85 (10,1 %) 2 à 4 213 (24,4 %) 186 (22,0 %) 5 à 9 146 (16,7 %) 147 (17,4 %) 10 à 20 140 (16,1 %) 122 (14,4 %) > 20 145 (16,6 %) 150 (17,8 %) APS sérique au départ du traitement (ng/ml)
N 872 844 Moyenne (É.-T.) 140,7 (284,22) 137,9
(298,61) Min., max. 0,1, 3182,0 0,3, 3 637,0 Emploi initial de corticostéroïdes (> 7 jours) (n [%])c 35 (4,0 %) 36 (4,3 %)
- a. Les patients peuvent faire partie de plusieurs catégories, mais ne sont répertoriés qu’une seule fois par catégorie.
- b. Le protocole est défini par un score de < 4 obtenu à la question 3 de la version abrégée du Questionnaire concis sur la douleur (Brief Pain Inventory- Short Form) [pires douleurs liées au cancer de la prostate au cours des dernières 24 heures] évaluée lors du dépistage et une fois encore avant la randomisation à la visite initiale.
- c. Inclut tous les corticostéroïdes oraux utilisés le jour de l’administration de la première dose du médicament à l’étude. Exclut les corticostéroïdes pris pour des indications non associées au cancer de la prostate et les corticostéroïdes pris en continu pendant moins de 7 jours. ECOG, Eastern Cooperative Oncology Group; APS, antigène prostatique spécifique.
Patients atteints d’un CPRCm ayant déjà reçu un traitement par le docétaxel (AFFIRM)
Dans le cadre de l’étude AFFIRM, un total de 1 199 patients atteints d’un cancer de la prostate métastatique résistant à la castration qui avaient reçu au préalable un traitement par le docétaxel ont été randomisés selon un rapport de 2:1 pour recevoir Capsules d’enzalutamide par voie orale à une dose de 160 mg une fois par jour (n = 800) ou un placebo une fois par jour (n = 399). Les patients pouvaient, sans y être tenus, continuer ou commencer à prendre des corticostéroïdes (47,8 % et 45,6 % des patients ont reçu des corticostéroïdes dans les groupes Capsules d’enzalutamide et placebo, respectivement). De plus, 51,0 % et 49,6 % des patients dans les groupes Capsules d’enzalutamide et placebo, respectivement, prenaient des bisphosphonates au départ du traitement.
Les patients ont été exclus s’ils avaient des antécédents de convulsions, y compris toute convulsion fébrile ou perte de connaissance ou tout accident ischémique transitoire dans les 12 mois suivant leur inscription au programme (la visite du Jour 1), ou de toute condition qui peut prédisposer à des convulsions (p. ex. des antécédents d’accidents vasculaires cérébraux, une malformation artérioveineuse cérébrale, un traumatisme cérébral accompagné d’une perte de connaissance nécessitant l’hospitalisation). Les patients ont été également exclus s’ils souffraient d’une maladie cardiovasculaire cliniquement significative, d’une insuffisance rénale significative, d’une insuffisance hépatique ou d’un adénocarcinome de la prostate qui a été confirmé par examen histologique ou cytologique et qui ne présente aucune différenciation neuroendocrine ou caractéristique de petites cellules.
Les patients randomisés dans les deux groupes de l’étude continuaient le traitement soit :
- 1. jusqu’à la progression de la maladie (définie comme une progression radiographique ou comme l’apparition d’un événement osseux) et à l’instauration d’un nouveau traitement systémique antinéoplasique;
- 2. jusqu’au décès;
- 3. jusqu’à l’apparition d’une toxicité inacceptable; ou
- 4. jusqu’à la décision de se retirer du traitement.
Des augmentations du taux de l’APS, en particulier pendant les 12 premières semaines du traitement, n’ont pas été considérées comme étant une progression de la maladie.
Le principal critère d’efficacité dans l’étude AFFIRM était la survie globale, définie comme le temps depuis la randomisation jusqu’au décès, quelle qu’en soi cause.
Les critères secondaires d’efficacité clés suivants ont été évalués :
- la survie sans progression radiographique, définie comme le délai jusqu’aux premières preuves objectives de la progression radiographique ou jusqu’au décès, quelle qu’en soit la cause. La progression radiographique de la maladie est définie par RECIST v 1.1 pour les maladies des tissus mous, ou comme l’apparition de deux nouvelles lésions ou plus sur une scintigraphie osseuse, selon les critères du PCWG2, avec une scintigraphie de confirmation à 6 semaines ou plus après la première évaluation (13 semaines après la dose initiale).
- le délai jusqu’à la progression de l’APS, défini comme le temps depuis la répartition aléatoire jusqu’à la progression de l’APS. La progression de l’APS a été évaluée auprès de chaque patient de l’étude au moyen des critères du Prostate Cancer Clinical Trials Working Group 2 (PCWG2). La progression de l’APS ne pouvait être déclarée qu’à compter de l’évaluation à la semaine 13, et devait être confirmée par une évaluation consécutive réalisée au moins 3 semaines plus tard.
- le délai jusqu’au premier événement osseux, ce dernier étant défini comme une radiothérapie ou une chirurgie osseuse, une fracture osseuse pathologique, une compression médullaire ou une modification du traitement antinéoplasique pour traiter les douleurs osseuses.
Des critères supplémentaires d’efficacité comprenaient le taux de réponse de l’APS (diminution de
≥ 50 % ou ≥ 90 % par rapport à la valeur de référence), et le taux de réponse en termes de qualité de vie telle que mesurée par l’Évaluation fonctionnelle du traitement anticancéreux – Prostate [FACT-P]. On disait qu’un patient avait une réponse positive relativement à la qualité de vie si son score global à la FACT-P a été amélioré de 10 points par rapport à la valeur de référence, lors de deux mesures consécutives obtenues à un intervalle d’au moins trois semaines.
Les caractéristiques démographiques et pathologiques initiales des patients étaient équilibrées entre les deux groupes de traitement (voir le tableau 15).
Tableau 15 : Résumé des données démographiques et des caractéristiques initiales des patients de l’étude de phase 3 AFFIRM
Capsules
d’enzalutamide (160
mg/jour)
N = 800
Placebo
N = 399
Âge (ans)
Moyenne (É.-T.) 68,8 (7,96) 68,6 (8,39) Min., max. 41,0, 92,0 49,0, 89,0 Race
Asiatique 5 (0,6 %) 8 (2,0 %) Noire 27 (3,4 %) 20 (5,0 %) Blanche 745 (93,1 %) 366 (91,7 %) Autre 23 (2,9 %) 5 (1,3 %) Indice de performance ECOG au départ du traitement
0 298 (37,3 %) 156 (39,1 %) 1 432 (54,0 %) 211 (52,9 %) 2 70 (8,8 %) 32 (8,0 %) APS au départ du traitement (ng/ml)
Moyenne (É.-T.) 415,6 (930,76) 389,4 (1105,72) Médiane 107,7 128,3 Min., max. 0,2, 11794,1 0,0, 19000,0 Score moyen de la douleur selon l’échelle du Questionnaire concis sur la douleur (Brief Pain Inventory)a
< 4 574 (71,8 %) 284 (71,2 %) ≥ 4 226 (28,3 %) 115 (28,8 %) Type de progression de la maladie au début de l’étude
Progression de l’APS seulement 326 (40,8 %) 164 (41,2 %) Progression radiographiqueb 470 (58,8 %) 234 (58,8 %) Données manquantes 4 1 Distribution des maladies lors du dépistage
Maladie osseuse 730 (92,2 %) 364 (91,5 %) Maladie des ganglions lymphatiques 442 (55,8 %) 219 (55,0 %) Maladie viscérale hépatique 92 (11,6 %) 34 (8,5 %) Maladie viscérale pulmonaire 122 (15,4 %) 59 (14,8 %) Maladie d’un autre tissu mou 147 (18,6 %) 70 (17,6 %) Données manquantes 8 1
- a. Moyenne des pires douleurs signalées par le patient au cours des dernières 24 heures, calculée pendant les sept jours avant la randomisation. La répartition aléatoire a été stratifiée selon le score à l’indice de performance ECOG au départ du traitement (0-1 p/r à 2) et selon le score moyen obtenu à la question no 3 de la version abrégée du Questionnaire concis sur la douleur (Brief Pain Inventory – Short Form), au cours des sept jours avant la randomisation.
- b. Os et/ou tissus mous.
Résultats de l'étude
Cancer de la prostate non métastatique sensible à la castration avec récidive biochimique à haut risque (EMBARK)
Après un suivi médian de 61 mois dans les trois groupes de traitement, l'association Capsules d’enzalutamide plus leuprolide a montré une réduction statistiquement significative de 58 % du risque de développer un événement MFS par rapport au placebo plus leuprolide [RR = 0,42 (IC à 95 % : 0,30 à 0,61), p < 0,0001]. Capsules d’enzalutamide en monothérapie a également montré une réduction statistiquement significative de 37 % du risque de développer un événement MFS par rapport au placebo plus leuprolide [RR = 0,63 (IC à 95 % : 0,46 à 0,87), p = 0,0049]. Les résultats sont résumés dans le tableau 15 et la figure 1. Les analyses des sous-groupes de survie sans métastases prédéfinis sont présentées dans les figures 2 et 3.
Tableau 16 : Résumé des résultats sur l’efficacité d’après l’étude EMBARK (analyse en intention de traiter)
Capsules d’enzalutamide + leuprolide (N = 355) | Placebo + leuprolide (N = 358) | Capsules d’enzalutamide en monothérapie (N = 355) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Survie sans métastasesa | |||||||||||||
| Nombre d’événements (%)b | 45 (12,7) | 92 (25,7) | 63 (17,7) | ||||||||||
| Progression dans les os | 12 (3,4 %) | 24 (6,7 %) | 24 (6,8 %) | ||||||||||
| Progression dans les tissus | 23 (6,5 %) | 54 (15,1 %) | 29 (8,2 %) | ||||||||||
| Mous Progression concomitante dans les os et les tissus mous | 2 (0,6 %) | 6 (1,7 %) | 1 (0,3 %) | ||||||||||
Décès sans progression radiographique documentée | 8 (2,3 %) | 8 (2,2 %) | 9 (2,5 %) | ||||||||||
| Médiane, mois (IC à 95 %)c | NA (NA, NA) | NA (85,1; NA) | NA (NA, NA) | ||||||||||
| Risque relatif par rapport au placebo plus leuprolide (IC à 95 %)d | 0,42 (0,30, 0,61) | -- | 0,63 (0,46, 0,87) | ||||||||||
| Valeur p pour la comparaison avec le placebo plus leuprolidee | p < 0,0001 | -- | p = 0,0049 | ||||||||||
NA = non atteinte.
- a. Survie sans métastases évaluée par un examen central indépendant anonyme
- b. Repose sur le premier événement contributif (progression radiographique ou décès). En fonction d’une analyse intermédiaire prédéfinie assortie d’une date butoir des données du 31 janvier 2023.
- c. Basé sur les estimations selon la méthode de Kaplan-Meier.
- d. Le risque relatif est fondé sur un modèle de régression de Cox stratifié en fonction de l’APS au dépistage, du temps de doublement de l’APS et de l’hormonothérapie antérieure.
- e. La valeur p est fondée sur un test de Mantel-Haenszel stratifié en fonction de l’APS au dépistage, du temps de doublement de l’APS et de l’hormonothérapie antérieure.
La survie globale n'a pas été atteinte au moment de l'analyse de la survie sans métastases (9,3 % de décès dans le groupe Capsules d’enzalutamide plus leuprolide contre 15,4 % de décès dans le groupe placebo plus leuprolide).
Le premier traitement anti-néoplasique ultérieur le plus fréquemment utilisé a été le traitement endocrinien (89,7 % dans le groupe Capsules d’enzalutamide plus leuprolide, 86,4 % dans le groupe placebo plus leuprolide et 86,9 % dans le groupe Capsules d’enzalutamide en monothérapie). Le deuxième traitement anti-néoplasique le plus fréquemment utilisé était la chimiothérapie (6,9 % dans le groupe Capsules d’enzalutamide plus leuprolide, 12,1 % dans le groupe placebo plus leuprolide et 10,7 % dans le groupe Capsules d’enzalutamide en monothérapie).
Figure 1 : Courbes de Kaplan-Meier de la MFS dans les groupes de traitement Capsules d’enzalutamide plus leuprolide vs. Placebo plus leuprolide vs. Capsules d’enzalutamide en monothérapie de l’étude EMBARK (analyse en intention de traiter).
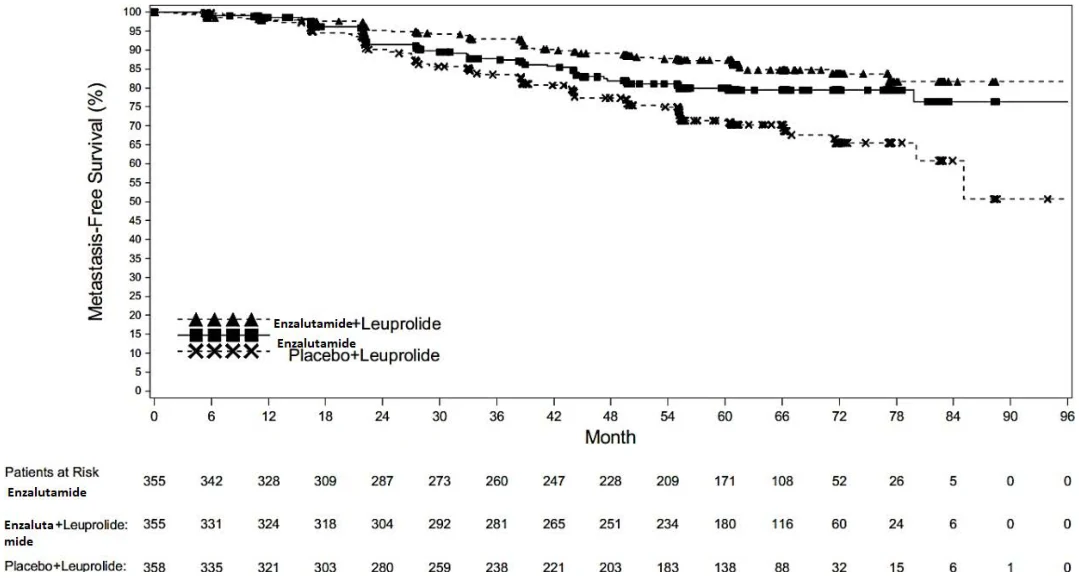
Figure 2: Diagramme arborescent de la MFS dans les groupes de traitement Capsules d’enzalutamide plus leuprolide vs. Placebo plus leuprolide de l’étude EMBARK (analyse en intention de traiter).
Figure 3: Diagramme arborescent de la MFS par sous-groupe dans les groupes de traitement Capsules d’enzalutamide en monothérapie vs. Placebo plus leuprolide de l’étude EMBARK (analyse en intention de traiter).
Cancer de la prostate métastatique sensible à la castration (ARCHES)
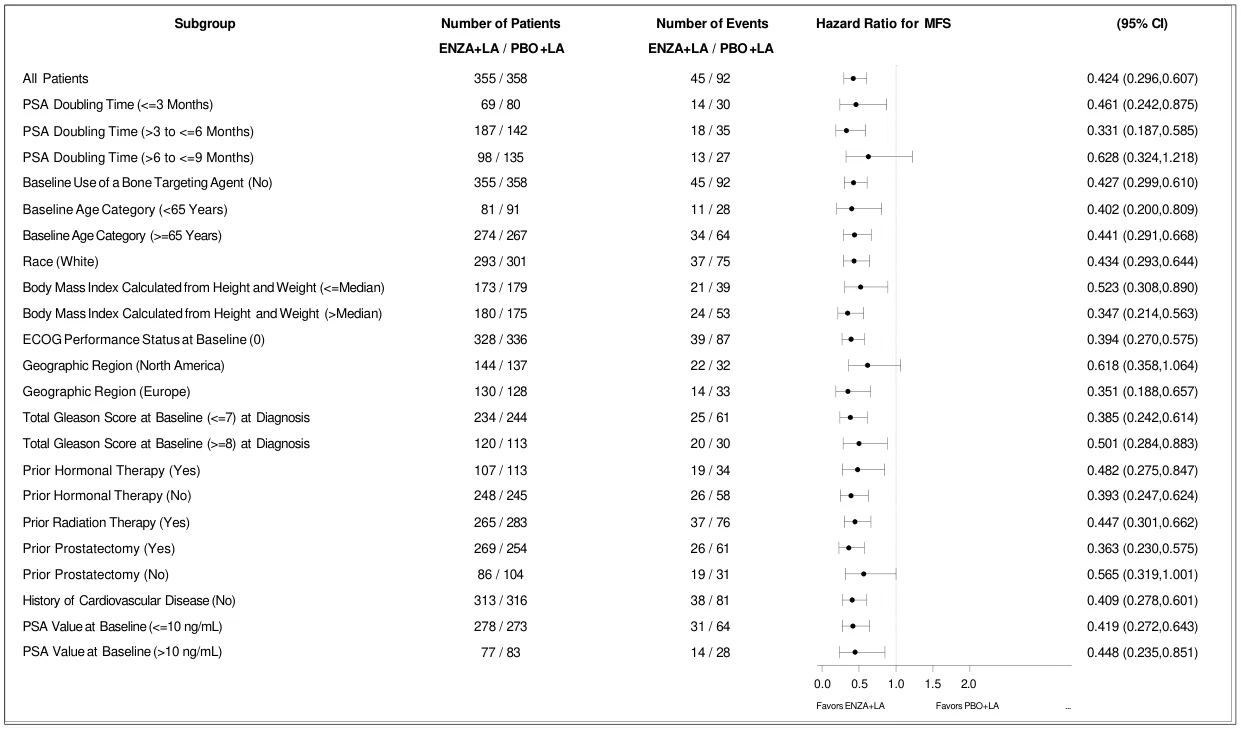
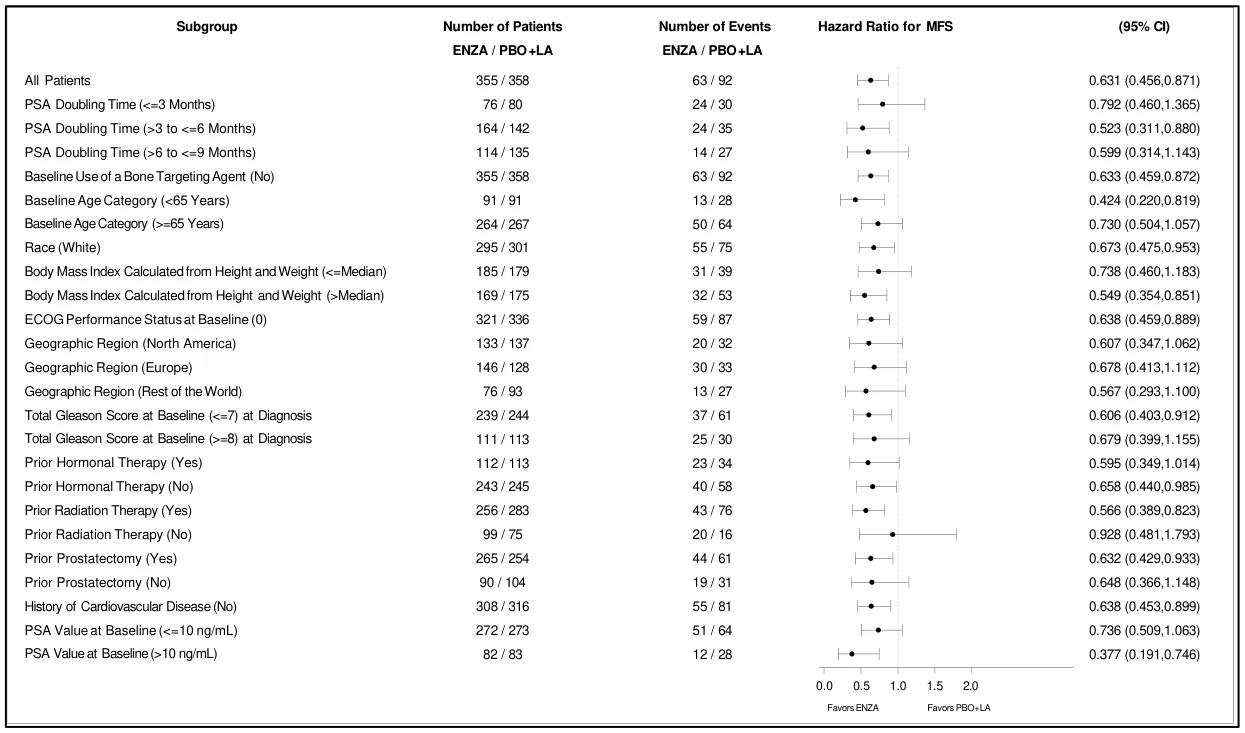
Capsules d’enzalutamide a montré une réduction statistiquement significative de 61 % du risque d’événement lié à la SSPr comparativement au placebo [RR = 0,39 (IC à 95 % : 0,30, 0,50), p < 0,0001]. Le délai médian avant la survenue d’un événement lié à la SSPr n’a pas été atteint dans le groupe Capsules d’enzalutamide plus TAA, et il était de 19,0 mois (IC à 95 % : 16,6 à 22,2) dans le groupe placebo plus TAA (tableau 16, figure 6).
Les résultats sur la SSPr ont été étayés par des améliorations cliniquement et statistiquement significatives de la survie globale, en plus des quatre autres principaux critères d’évaluation secondaires. Lors de l’analyse finale prédéfinie de la survie globale, effectuée lorsque 356 décès ont été observés, une réduction statistiquement significative de 34% du risque de décès a été démontrée dans le groupe réparti aléatoirement pour recevoir Capsules d’enzalutamide par rapport au groupe réparti aléatoirement pour recevoir le placebo [RR = 0,66 (IC à 95 % : 0,53; 0,81), p < 0,0001]. La durée médiane de survie globale n’a été atteinte dans aucun des deux groupes de traitement (voir Figure 4).
Les évaluations des résultats rapportés par les patients ont montré que le niveau de qualité de vie des patients admis à l’étude ARCHES était initialement élevé, le groupe Capsules d’enzalutamide plus TAA ne montrant pas de différence statistiquement significative par rapport au groupe placebo plus TAA au fil du temps.
Tableau 17 : Résumé des résultats sur l’efficacité d’après l’étude ARCHES (analyse en intention de traiter)
Capsules d’enzalutamide (N = 574) | Placebo (N = 576) | ||||||||||||||||||
| Principal critère d’évaluation | |||||||||||||||||||
| Survie sans progression radiographiquea | |||||||||||||||||||
| Nombre d’événements (%) | 91 (15,9) | 201 (34,9) | |||||||||||||||||
| Médiane, mois (IC à 95 %)b | NA (NA, NA) | 19,0 (16,6, 22,2) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,39 (0,30, 0,50) | ||||||||||||||||||
| Valeur pc | p < 0,0001 | ||||||||||||||||||
| Critères secondaires d’efficacité clés | |||||||||||||||||||
| Survie globaled | |||||||||||||||||||
| Nombre d’événements (%) | 154 (26,8) | 202 (35,1) | |||||||||||||||||
| Médiane, mois (IC à 95 %)b | NA (NA, NA) | NA (49,7, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,66 (0,53, 0,81) | ||||||||||||||||||
| Valeur pc | p < 0,0001 | ||||||||||||||||||
| Délai avant la progression de l’APSa, e | |||||||||||||||||||
| Nombre d’événements (%) | 45 (7,8) | 189 (32,8) | |||||||||||||||||
| Médiane, mois (IC à 95 %)b | NA (NA, NA) | NA (16,6, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,19 (0,13, 0,26) | ||||||||||||||||||
| Valeur pc | p < 0,0001 | ||||||||||||||||||
| Délai avant la première utilisation d’un nouveau traitement antinéoplasiquea | |||||||||||||||||||
| Nombre d’événements (%) | 46 (8,0) | 133 (23,1) | |||||||||||||||||
| Médiane, mois (IC à 95 %)b | 30,2 (NA, NA)f | NA (21,1, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,28 (0,20, 0,40) | ||||||||||||||||||
| Valeur pc | p < 0,0001 | ||||||||||||||||||
| Taux d’APS indétectablesa | |||||||||||||||||||
| Patients dont le taux d’APS était détectable au départ | 511 | 506 | |||||||||||||||||
| Patients dont le taux d’APS était indétectable au départ | 63 | 70 | |||||||||||||||||
| Taux d’APS indétectable pendant la période de traitement | 348/511 (68,1) | 89/506 (17,6) | |||||||||||||||||
| IC à 95 % pour le taux | (63,9, 72,1) | (14,4, 21,2) | |||||||||||||||||
| Différence entre les taux (IC à 95 %)c | 50,5 % (45,3, 55,7) | ||||||||||||||||||
| Valeur p | p < 0,0001 | ||||||||||||||||||
| Taux de réponse objectivea | |||||||||||||||||||
| Patients dont le taux d’APS était détectable au départ | 177 | 182 | |||||||||||||||||
| Nombre d’événements (%) | 147 (83,1) | 116 (63,7) | |||||||||||||||||
| IC à 95 % pour le taux | (76,7, 88,3) | (56,3, 70,7) | |||||||||||||||||
| Différence entre les taux (IC à 95 %)c | 19,3 % (10,4, 28,2) | ||||||||||||||||||
| Valeur p | p < 0,0001 | ||||||||||||||||||
| Délai avant la détérioration des symptômes urinairesa, g | |||||||||||||||||||
| Événements, n (%) | 184 (32,06) | 201 (34,90) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)b (mois) | NA (19,35, NA) | 16,8 (14,06, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,88 (0,72, 1,08) | ||||||||||||||||||
| Valeur pc | p = 0,2162 | ||||||||||||||||||
| Autres critères secondaires d’efficacité | |||||||||||||||||||
| Délai avant le premier EOS (événement osseux symptomatique)a, h | |||||||||||||||||||
| Patients ayant présenté des EOS, n (%) | 31 (5,40) | 56 (9,72) | |||||||||||||||||
| Médiane, mois (IC à 95 %)b | NA (NA, NA) | NA (NA, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,52 (0,33, 0,80) | ||||||||||||||||||
| Valeur p (nominale)c | p = 0,0026 | ||||||||||||||||||
| Délai avant l’apparition d’une résistance à la castrationa, i | |||||||||||||||||||
| Événements, n (%) | 90 (15,68) | 257 (44,62) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)b (mois) | NA (NA, NA) | 13,9 (11,40, 17,18) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,28 (0,22, 0,36) | ||||||||||||||||||
| Valeur p (nominale)c | p < 0,0001 | ||||||||||||||||||
| Délai avant la détérioration de la qualité de viea, j | |||||||||||||||||||
| Événements, n (%) | 280 (48,78) | 274 (47,57) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)b (mois) | 11,3 (11,04, 13,83) | 11,1 (8,48, 13,83) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,96 (0,81, 1,14) | ||||||||||||||||||
| Valeur p (nominale)c | p = 0,6548 | ||||||||||||||||||
| Délai avant la progression de la douleura, k | |||||||||||||||||||
| Événements, n (%) | 324 (56,45) | 329 (57,12) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)b (mois) | 8,3 (8,25, 10,91) | 8,3 (5,65, 8,38) | |||||||||||||||||
| Risque relatif (IC à 95 %)c | 0,92 (0,78, 1,07) | ||||||||||||||||||
| Valeur p (nominale)c | 0,2715 | ||||||||||||||||||
| Survie sans progression radiographique | |||||||||||||||||||
| Nombre d’événements (%) | 91 (15,9) | 201 (34,9) | |||||||||||||||||
| Médiane, mois (IC à 95 %)a | NA | 19,0 (16,6, 22,2) | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,39 (0,30, 0,50) | ||||||||||||||||||
| Valeur pb | p < 0,0001 | ||||||||||||||||||
| Critères secondaires d’efficacité clés | |||||||||||||||||||
| Délai avant la progression de l’APSc | |||||||||||||||||||
| Nombre d’événements (%) | 45 (7,8) | 189 (32,8) | |||||||||||||||||
| Médiane, mois (IC à 95 %)a | NA | NA (16,6, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,19 (0,13, 0,26) | ||||||||||||||||||
| Valeur pb | p < 0,0001 | ||||||||||||||||||
| Délai avant la première utilisation d’un nouveau traitement antinéoplasique | |||||||||||||||||||
| Nombre d’événements (%) | 46 (8,0) | 133 (23,1) | |||||||||||||||||
| Médiane, mois (IC à 95 %)a | 30,2 (NA, NA)d | NA (21,1, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,28 (0,20, 0,40) | ||||||||||||||||||
| Valeur pb | p < 0,0001 | ||||||||||||||||||
| Taux d’APS indétectables | |||||||||||||||||||
| Patients dont le taux d’APS était détectable au départ | 511 | 506 | |||||||||||||||||
| Patients dont le taux d’APS était indétectable au départ | 63 | 70 | |||||||||||||||||
| Taux d’APS indétectable pendant la période de traitement | 348/511 (68,1) | 89/506 (17,6) | |||||||||||||||||
| IC à 95 % pour le taux | (63,9, 72,1) | (14,4, 21,2) | |||||||||||||||||
| Différence entre les taux (IC à 95 %)b | 50,5 % (45,3, 55,7) | ||||||||||||||||||
| Valeur p | p < 0,0001 | ||||||||||||||||||
| Taux de réponse objective | |||||||||||||||||||
| Patients dont le taux d’APS était détectable au départ | 177 | 182 | |||||||||||||||||
| Nombre d’événements (%) | 147 (83,1) | 116 (63,7) | |||||||||||||||||
| IC à 95 % pour le taux | (76,7, 88,3) | (56,3, 70,7) | |||||||||||||||||
| Différence entre les taux (IC à 95 %)b | 19,3 % (10,4, 28,2) | ||||||||||||||||||
| Valeur p | p < 0,0001 | ||||||||||||||||||
| Délai avant la détérioration des symptômes urinairese | |||||||||||||||||||
| Événements, n (%) | 184 (32,06) | 201 (34,90) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)k (mois) | NA (19,35, NA) | 16,8 (14,06, NA) | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,88 (0,72, 1,08) | ||||||||||||||||||
| Valeur pb | p = 0,2162 | ||||||||||||||||||
| Analyse intermédiaire de la survie globalef | |||||||||||||||||||
| Événements, n (%) | 39 (6,79) | 45 (7,81) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)k (mois) | NA | NA | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,81 (0,53, 1,25) | ||||||||||||||||||
| Valeur pb | p = 0,3361 | ||||||||||||||||||
| Autres critères secondaires d’efficacité | |||||||||||||||||||
| Délai avant le premier EOS (événement osseux symptomatique)g | |||||||||||||||||||
| Patients ayant présenté des EOS, n (%) | 31 (5,40) | 56 (9,72) | |||||||||||||||||
| Médiane, mois (IC à 95 %)a | NA | NA | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,52 (0,33, 0,80) | ||||||||||||||||||
| Valeur p (nominale)b | p = 0,0026 | ||||||||||||||||||
| Délai avant l’apparition d’une résistance à la castrationh | |||||||||||||||||||
| Événements, n (%) | 90 (15,68) | 257 (44,62) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)k (mois) | NA | 13,9 (11,40, 17,18) | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,28 (0,22, 0,36) | ||||||||||||||||||
| Valeur p (nominale)b | p < 0,0001 | ||||||||||||||||||
| Délai avant la détérioration de la qualité de viei | |||||||||||||||||||
| Événements, n (%) | 280 (48,78) | 274 (47,57) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)k (mois) | 11,3 (11,04, 13,83) | 11,1 (8,48, 13,83) | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,96 (0,81, 1,14) | ||||||||||||||||||
| Valeur p (nominale)b | p = 0,6548 | ||||||||||||||||||
| Délai avant la progression de la douleurj | |||||||||||||||||||
| Événements, n (%) | 324 (56,45) | 329 (57,12) | |||||||||||||||||
| Médiane selon la méthode de Kaplan-Meier (IC à 95 %)k (mois) | 8,3 (8,25, 10,91) | 8,3 (5,65, 8,38) | |||||||||||||||||
| Risque relatif (IC à 95 %)b | 0,92 (0,78, 1,07) | ||||||||||||||||||
| Valeur p (nominale)b | 0,2715 | ||||||||||||||||||
NA = non atteint
- a. Sur la base d’une analyse pré-spécifiée avec une date d’arrêt des données au 14 octobre 2018
- b. Calculé par la méthode de Brookmeyer et Crowley
- c. Stratifié selon le volume de la maladie (faible ou élevé) et l’utilisation antérieure du docétaxel (oui ou non)
- d. Sur la base d'une analyse finale pré-spécifiée avec une date d'arrêt des données au 28 mai 2021
- e. La progression de l’APS était définie comme une augmentation ≥ 25 % et une hausse absolue ≥ 2 µg/L au-dessus du nadir
- f. Bien que le délai médian ait été estimé dans le groupe Capsules d’enzalutamide plus TAA (30,2 mois), cette estimation n’est pas fiable puisqu’elle provient d’un événement observé chez le seul patient restant à risque, à environ 30 mois, à l’origine de la chute soudaine à la fin de la courbe de Kaplan-Meier.
- g. Une détérioration des symptômes urinaires a été définie comme une hausse de ≥ 50 % de l’écart-type du score QLQ- PR25 modifié des symptômes urinaires par rapport au départ. Chez les patients ayant présenté une détérioration des symptômes urinaires, le délai avant la détérioration de ces symptômes a été défini comme l’intervalle de temps entre la répartition aléatoire et la première détérioration des symptômes urinaires. Chez les patients n’ayant pas présenté de détérioration des symptômes urinaires, le délai avant la détérioration de ces symptômes a été censuré à la date à laquelle le dernier score QLQ-PR25 des symptômes urinaires était calculable.
- h. Un EOS a été défini comme une radiothérapie ou une chirurgie aux os, une fracture osseuse pathologique apparente sur le plan clinique ou une compression médullaire, selon la première occurrence. Le délai précédant le premier EOS était le délai entre la répartition aléatoire et la survenue du premier EOS. Chez les patients ne présentant aucun EOS, le délai avant l’EOS a été censuré à la date de la dernière visite ou à la date de la répartition aléatoire, selon la dernière occurrence.
- i. Un événement lié à une résistance à la castration a été défini comme la survenue d’une progression radiographique de la maladie d’après l’ECI, une progression de l’APS ou un EOS avec des taux de testostérone associés à la castration (< 50 ng/ml), selon la première occurrence. Chez les patients ayant présenté un événement lié à une résistance à la castration, le délai avant la résistance à la castration était l’intervalle compris entre la répartition aléatoire et le premier événement lié à une résistance à la castration. Chez les patients n’ayant présenté aucun événement avéré lié à une résistance à la castration, le délai avant une telle résistance a été censuré à la dernière date de l’une des situations suivantes : la dernière évaluation radiologique, le dernier échantillon prélevé pour mesurer le taux d’APS avant le début de tout nouveau traitement contre le cancer de la prostate et avant au moins deux évaluations consécutives manquantes de l’APS, ou la date à laquelle la dernière visite a eu lieu.
- j. La détérioration de la QdV était définie comme une diminution par rapport au départ d’au moins 10 points du score FACT-P total. Chez les patients ayant présenté une détérioration de la QdV, le délai avant la détérioration de la QdV était l’intervalle de temps allant de la date de la répartition aléatoire à la première date d’un déclin de 10 points ou plus du score total FACT-P par rapport au départ. Chez les patients n’ayant pas présenté de progression selon le score FACT- P, le délai avant la détérioration de la QdV a été censuré à la date à laquelle le dernier score total FACT-P était calculable.
- k. La progression de la douleur a été définie comme une hausse ≥ 30 % des scores moyens au questionnaire BPI-SF par rapport au départ. Chez les patients ayant présenté une progression de la douleur, le délai avant la progression de la douleur était défini comme l’intervalle entre la répartition aléatoire et le premier événement lié à une progression de la douleur. Chez les patients n’ayant pas présenté d’événement lié à une progression de la douleur, le délai avant la progression de la douleur a été censuré à la date de la dernière visite à laquelle les données sur le questionnaire BPI-SF ont été recueillies.
Figure 4 : Courbe de Kaplan-Meier de la SSPr lors de l’étude ARCHES (analyse en intention de traiter)
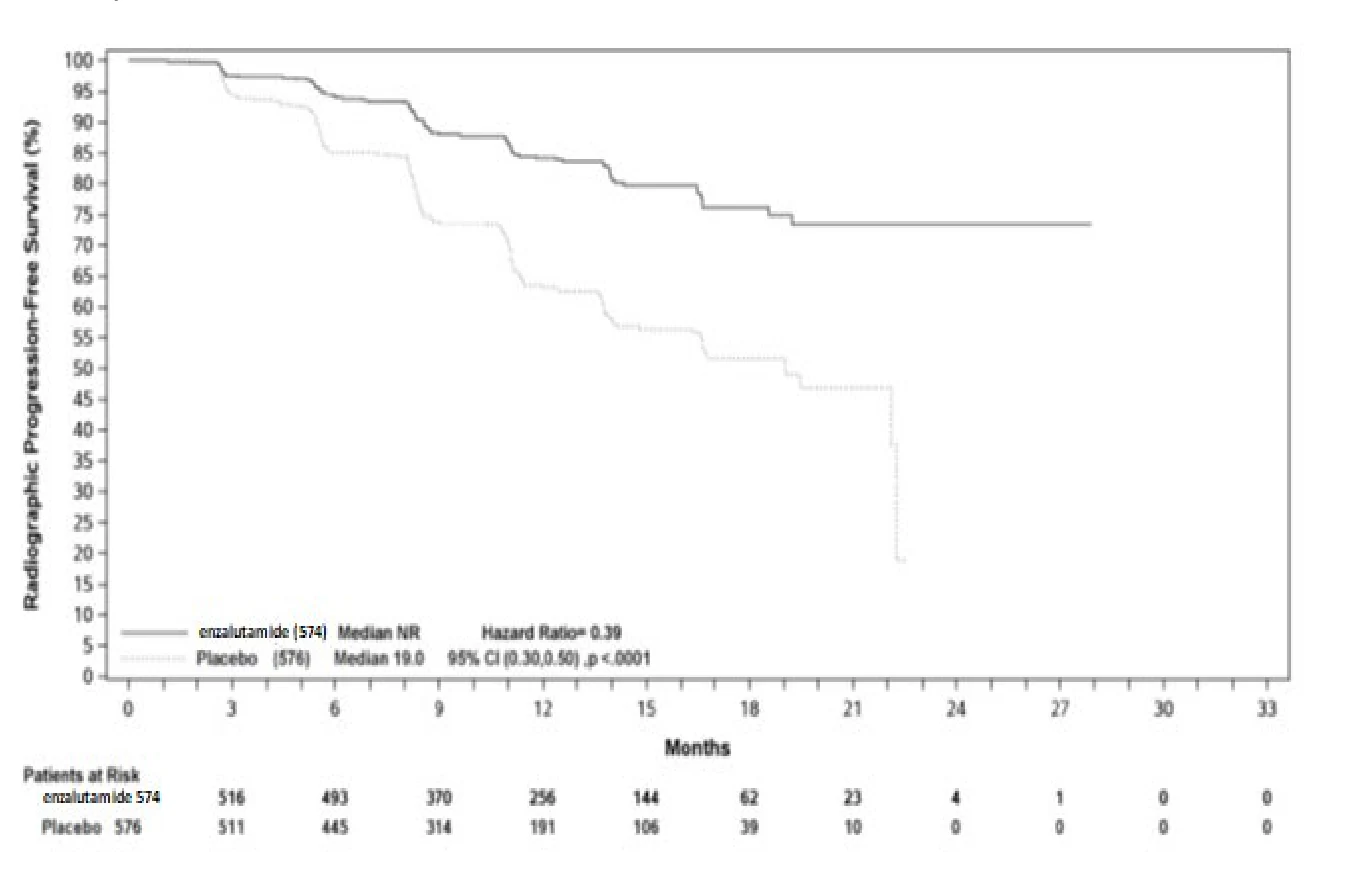
Figure 5 : Diagramme arborescent de la SSPr selon les sous-groupes prédéfinis dans l’étude ARCHES (analyse en intention de traiter)
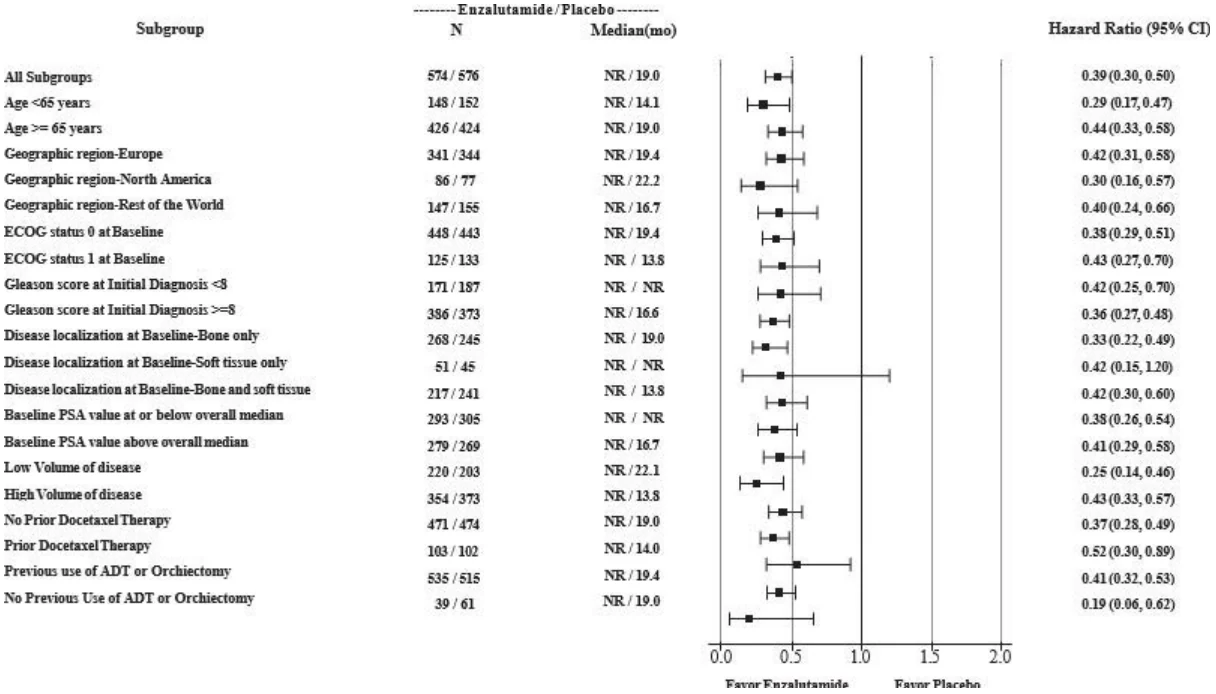
Figure 6 : Courbes de Kaplan-Meier de la survie globale finale lors de l’étude ARCHES (analyse en intention de traiter)
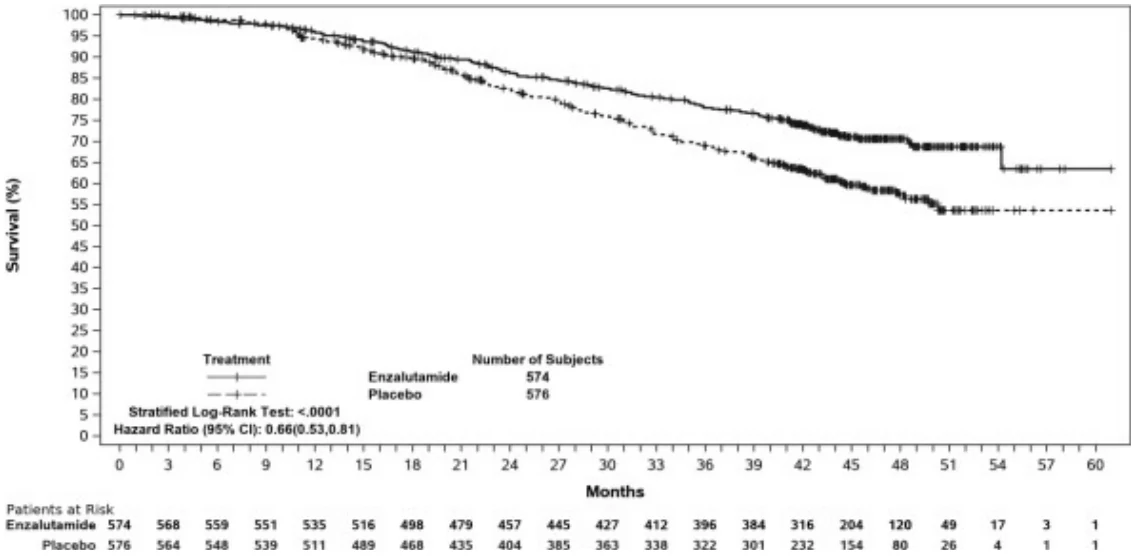
Patients atteints d’un cancer de la prostate non métastatique dont la maladie a progressé après un traitement antiandrogénique (PROSPER)
Capsules d’enzalutamide a montré une réduction statistiquement significative de 71 % du risque relatif de progression radiographique de la maladie ou de mortalité comparativement au placebo [RR = 0,29 (IC à 95 % : 0,24, 0,35), p < 0,0001]. La MFS médiane était de 36,6 mois (IC à 95 % : 33,1 à NA) dans le groupe Capsules d’enzalutamide par rapport à 14,7 mois (IC à 95 % : 14,2 à 15,0) dans le groupe placebo (tableau 18, figure 7). Des résultats concordants de MFS ont été observés dans tous les sous-groupes préétablis de patients (figure 8).
En plus des améliorations du principal critère d’évaluation de l’efficacité, l’étude a montré des améliorations statistiquement significatives des paramètres secondaires suivants : survie globale, délai avant la progression de l’APS et délai avant la première utilisation d’un nouveau traitement antinéoplasique (tableau 18).
Lors de l’analyse intermédiaire prédéfinie de la survie globale, effectuée lorsque 466 décès ont été observés, une amélioration statistiquement significative de la survie globale a été atteinte chez les patients répartis aléatoirement au groupe traité par Capsules d’enzalutamide comparativement au groupe de patients répartis aléatoirement au groupe recevant le placebo, présentant une réduction du risque de décès de 26,6 % [risque relatif (RR) = 0,734 (IC à 95 % : 0,608 à 0,885), p = 0,0011] (figure 9).
La période médiane de suivi était de 48,6 mois dans le groupe Capsules d’enzalutamide et de 47,2 mois dans le groupe placebo.
Tableau 18 : Résumé des résultats sur l’efficacité d’après l’étude PROSPER (analyse en intention de traiter)
Capsules d’enzalutamide (N = 933) | Placebo (N = 468) | |||||||||||
| Principal critère d’évaluation | ||||||||||||
| Survie sans métastases | ||||||||||||
| Nombre d’événements (%) | 219 (23,5) | 228 (48,7) | ||||||||||
| Médiane, mois (IC à 95 %)a | 36,6 (33,1, NA) | 14,7 (14,2, 15,0) | ||||||||||
| Risque relatif (IC à 95 %)b | 0,29 (0,24, 0,35) | |||||||||||
| Valeur pc | p < 0,0001 | |||||||||||
| Critères secondaires d’efficacité clés | ||||||||||||
| Survie globaled | ||||||||||||
| Nombre d’événements (%) | 288 (30,9) | 178 (38,0) | ||||||||||
| Médiane, mois (IC à 95 %)a | 67,0 (64,0, NA) | 56,3 (54,4, 63,0) | ||||||||||
| Risque relatif (IC à 95 %)b | 0,734 (0,608, 0,885) | |||||||||||
| Valeur pc | p = 0,0011 | |||||||||||
| Délai avant la progression de l’APS | ||||||||||||
| Nombre d’événements (%) | 208 (22,3) | 324 (69,2) | ||||||||||
| Médiane, mois (IC à 95 %)a | 37,2 (33,1, NA) | 3,9 (3,8, 4,0) | ||||||||||
| Risque relatif (IC à 95 %)b | 0,07 (0,05, 0,08) | |||||||||||
| Valeur pc | p < 0,0001 | |||||||||||
| Délai avant la première utilisation d’un nouveau traitement antinéoplasique | ||||||||||||
| Nombre d’événements (%) | 142 (15,2) | 226 (48,3) | ||||||||||
| Médiane, mois (IC à 95 %)a | 39,6 (37,7, NA) | 17,7 (16,2, 19,7) | ||||||||||
| Risque relatif (IC à 95 %)b | 0,21 (0,17, 0,26) | |||||||||||
| Valeur pc | p < 0,0001 | |||||||||||
NA = non atteinte.
- a. Basé sur les estimations selon la méthode de Kaplan-Meier.
- b. Le RR est fondé sur un modèle de régression de Cox (le traitement étant la seule covariable) stratifié selon le délai de doublement de l’APS ainsi que selon l’utilisation antérieure ou concomitante d’un agent ciblant les os. Le RR résulte d’une comparaison avec le placebo; s’il est < 1, le résultat est en faveur de l’enzalutamide.
- c. La valeur p est fondée sur un test de Mantel-Haenszel stratifié selon le délai de doublement de l’APS (< 6 mois,
- d. ≥ 6 mois) ainsi que selon l’utilisation antérieure ou concomitante d’un agent ciblant les os (oui, non).
- e. En fonction d’une analyse intermédiaire prédéfinie assortie d’une date butoir des données du 15 octobre 2019.
Figure 7 : Courbes de Kaplan-Meier de la survie sans métastases lors de l’étude PROSPER (analyse en intention de traiter)
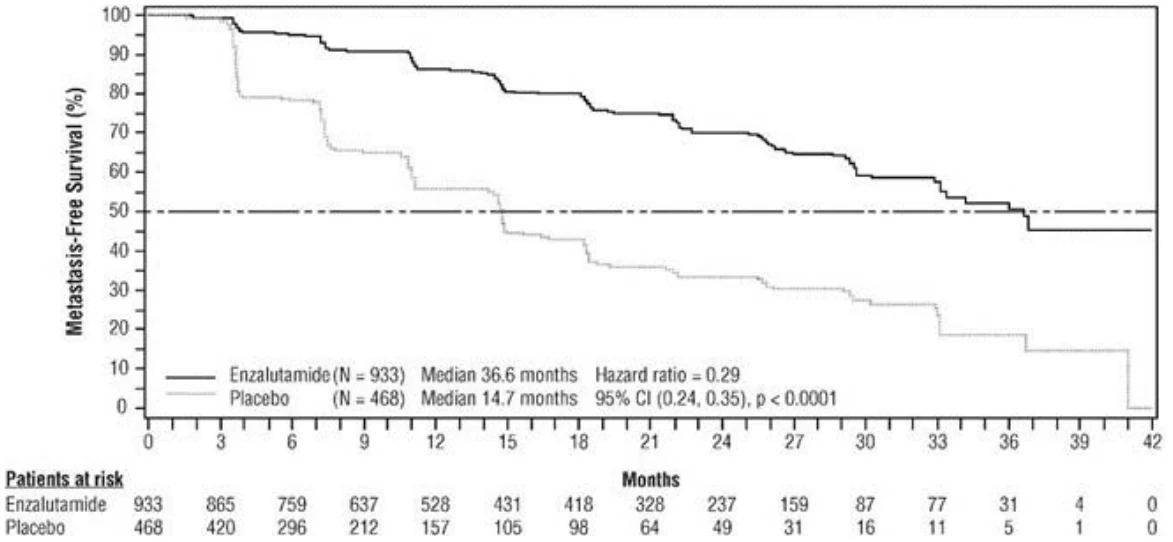
Figure 8 : Diagramme arborescent de la MFS lors de l’étude MDV3100-14 – analyse des sous-groupes (population en ITT)
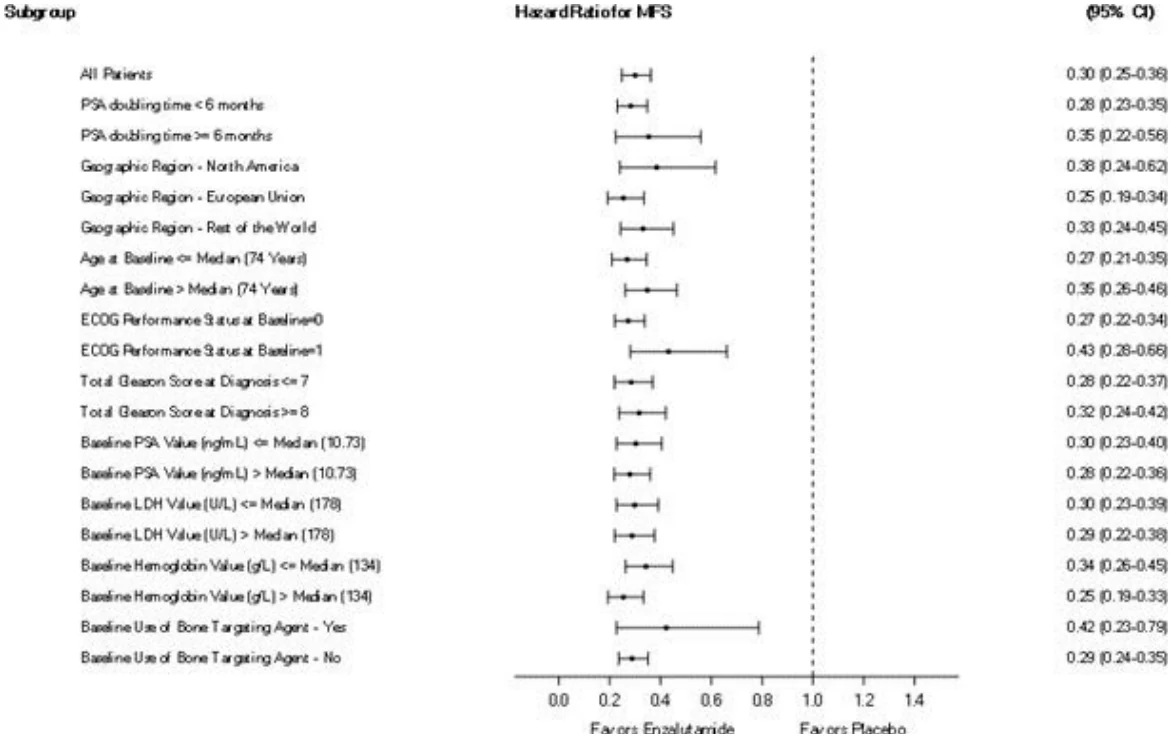
Tous les patients répartis aléatoirement au traitement à l’étude, et selon le traitement affecté au hasard, peu importante si ce traitement a été administré ou non (population en ITT).
Pour tous les patients et tous les autres sous-groupes, les risques relatifs étaient fondés sur un modèle de régression de Cox non stratifié avec le traitement comme seule covariable.
ECOG : Eastern Cooperative Oncology Group; ITT : intention de traiter; LDH : lactate déshydrogénase; SSM : survie sans métastases; APS : antigène prostatique spécifique.
Figure 9: Courbes de Kaplan-Meier de la survie globale dans l’étude PROSPER (analyse en intention de traiter)
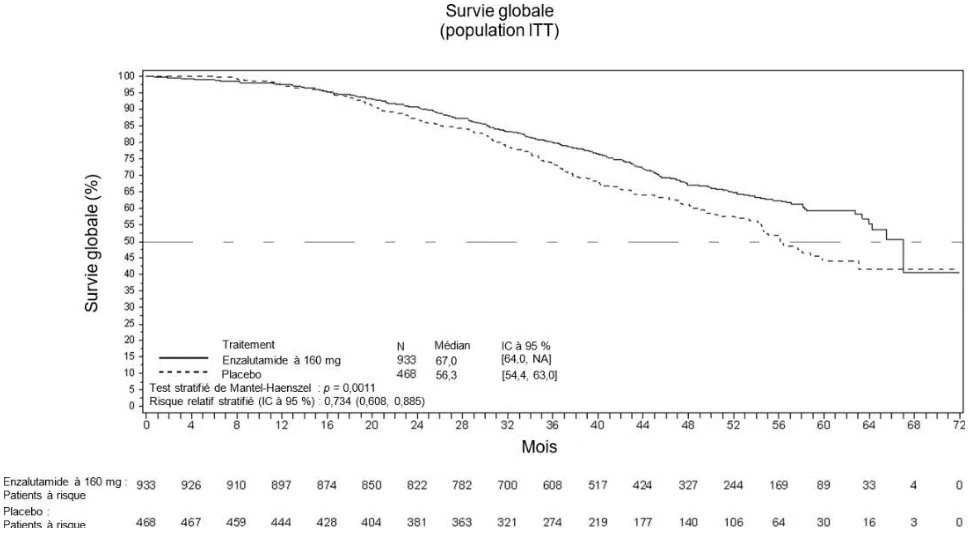
Figure 10 : Diagramme arborescent de la survie globale dans l’étude PROSPER (analyse en intention de traiter)
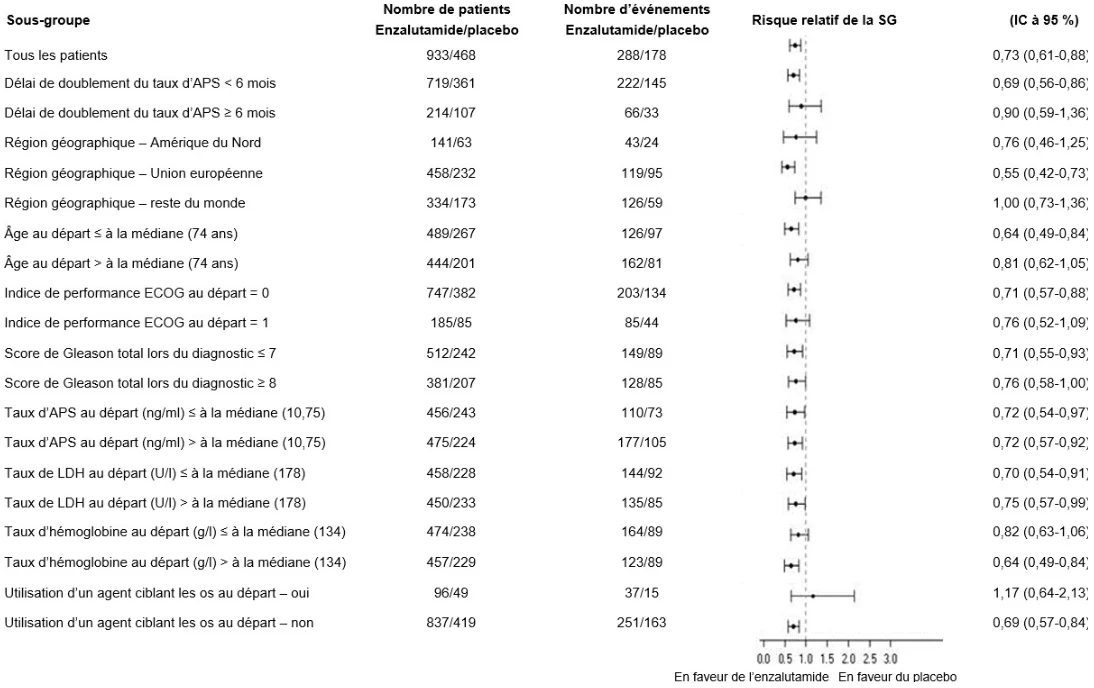
Patients atteints d’un CPRCm n’ayant jamais reçu de chimiothérapie et dont la maladie a progressé après un traitement antiandrogénique (PREVAIL)
Lors de l’analyse intermédiaire prédéfinie de la survie globale, le traitement par Capsules d’enzalutamide a démontré une amélioration statistiquement significative de la survie globale comparativement au traitement par le placebo avec une réduction du risque de décès de 29,4 % [RR = 0,706 (IC à 95 % : 0,596; 0,837), p < 0,0001]. Lors de l’analyse intermédiaire, 27,6 % (241 sur 872) des patients traités par Capsules d’enzalutamide, comparativement à 35,4 % (299 sur 845) des patients traités avec le placebo, sont décédés. La survie globale médiane estimée était de 32,4 mois (IC à 95 % : 30,1, non atteinte) chez les patients traités par Capsules d’enzalutamide et elle était de 30,2 mois (IC à 95 % : 28,0, non atteinte) chez les patients traités par le placebo (tableau 18). En outre, 40,4 % des patients traités par Capsules d’enzalutamide et 70,5 % des patients sous placebo ont reçu des traitements ultérieurs avec un avantage de survie démontré. Le délai de suivi médian fondé sur la méthode d’estimation inverse de Kaplan-Meier était de 22,2 mois pour les patients traités par Capsules d’enzalutamide et de 22,4 mois pour les patients sous placebo.
Une analyse des données sur cinq ans (30 septembre 2017) a révélé qu’une augmentation statistiquement significative de la survie globale s’est maintenue chez les patients traités par Capsules d’enzalutamide comparativement à ceux traités par le placebo [RR = 0,835 (IC à 95 % : 0,75 à 0,93), valeur p = 0,0008], en dépit du fait que 28 % des patients sous placebo soient passés à Capsules d’enzalutamide. Le taux de survie globale à cinq ans s’élevait à 26 % dans le groupe traité par Capsules d’enzalutamide comparativement à 21 % dans le groupe traité par le placebo (tableau 19, figure 11).
Tableau 19 : Étude PREVAIL – Durée de la survie globale – Analyse coprimaire (population ITT)
| Paramètre | Capsules d’enzalutamide (N = 872) | Placebo (N = 845) | ||||||||||
| Analyse intermédiaire prédéfiniea | ||||||||||||
| Décès | 241 (27,6 %) | 299 (35,4 %) | ||||||||||
| Survie médiane, mois (IC à 95 %) | 32,4 (30,1, NA) | 30,2 (28,0, NA) | ||||||||||
| Valeur pb | < 0,0001 | |||||||||||
| Risque relatif (IC à 95 %)c | 0,706 (0,596, 0,837) | |||||||||||
| Analyse de la survie à 5 ansa | ||||||||||||
| Décès | 689 (79) | 693 (82) | ||||||||||
| Survie médiane, mois (IC à 95 %) | 35,5 (33,5, 38,0) | 31,4 (28,9, 33,8) | ||||||||||
| Valeur pb | p = 0,0008 | |||||||||||
| Risque relatif (IC à 95 %)c | 0,835 (0,75, 0,93) | |||||||||||
- a. Dates limites de collecte des données : 16 septembre 2013 (analyse intermédiaire) et 30 septembre 2017 (analyse sur cinq ans).
- b. La valeur p est dérivée d’un test de Mantel-Haenszel non stratifié.
- c. Le risque relatif est dérivé du modèle de régression de Cox non stratifié (avec le traitement comme la seule covariable) par rapport au placebo; un risque relatif < 1 favorise Capsules d’enzalutamide. ITT, intention de traiter; NA, non atteinte.
L’effet du traitement était manifeste après les trois premiers mois de traitement et s’est maintenu tout au long de la période de suivi (figure 11). L’analyse de suivi en sous-groupes a révélé un avantage de survie constant chez les patients traités par Capsules d’enzalutamide (figure 12).
Figure 11 : Courbes de survie globale de Kaplan-Meier des patients traités par Capsules d’enzalutamide ou un placebo lors de l’étude PREVAIL (analyse en intention de traiter*)
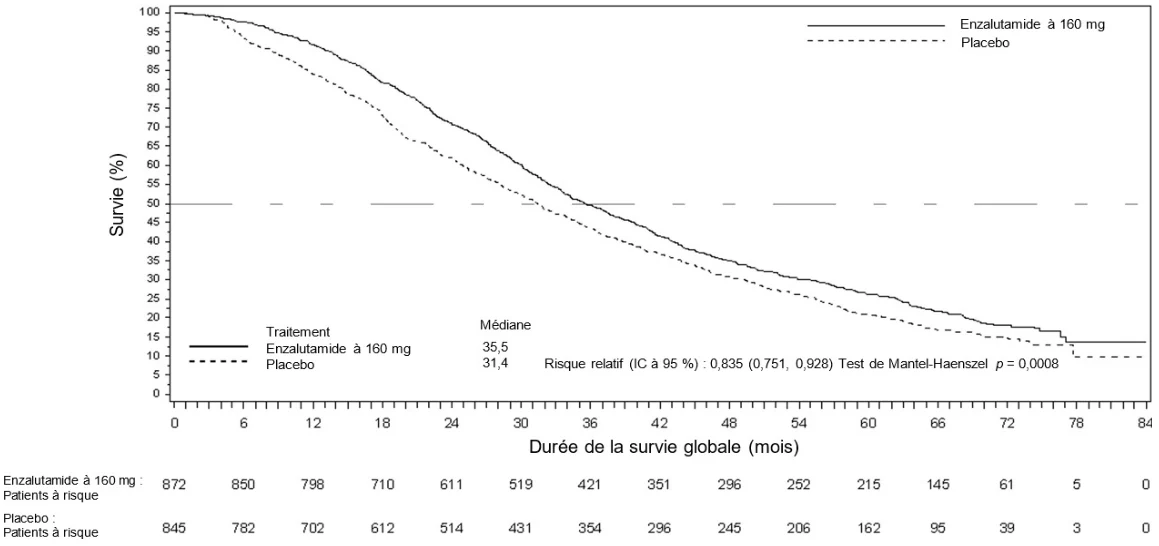
Analyse de la survie à 5 ans (30 septembre 2017).
Figure 12 : Analyse de la survie globale par sous-groupe : risque relatif et intervalle de confiance à 95 % lors de l’étude PREVAIL (analyse en intention de traiter*)
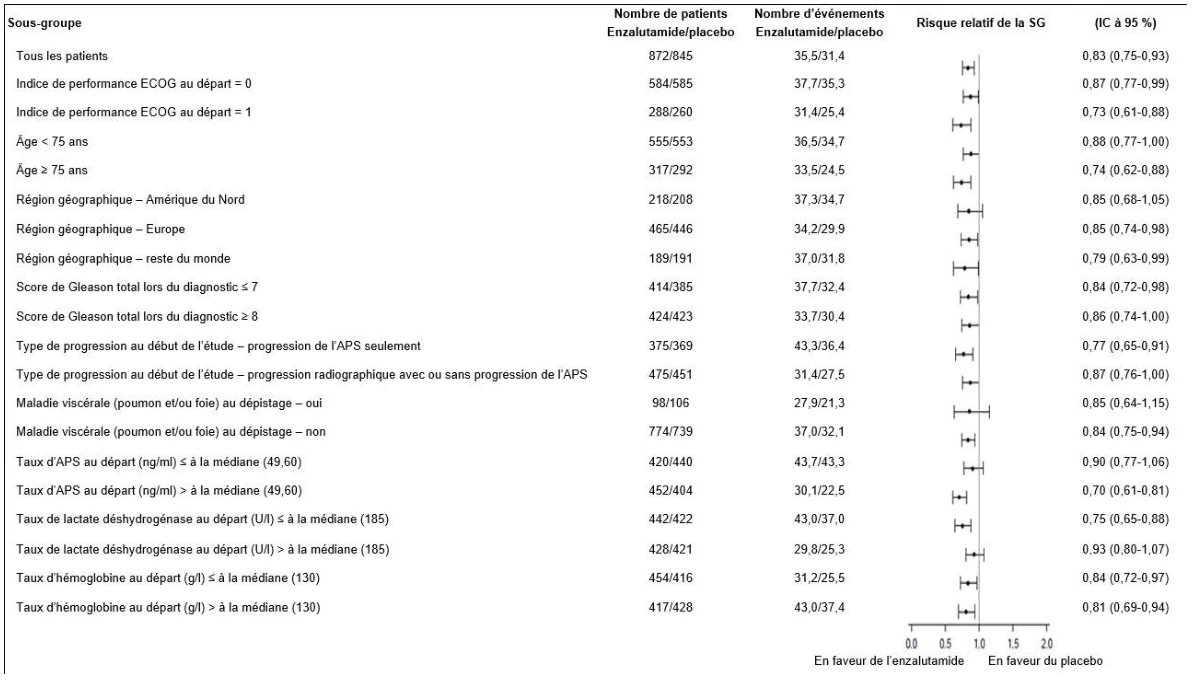
Analyse de la survie à 5 ans (30 septembre 2017).
Lors de l’analyse de la SSPr prédéfinie, une amélioration statistiquement significative a été démontrée entre les groupes de traitement avec une diminution du risque de progression radiographique ou de décès de 81,4 % [RR = 0,186 (IC à 95 % : 0,149, 0,231), p < 0,0001]. Cent dix-huit (14 %) patients traités par Capsules d’enzalutamide et 321 (40 %) patients traités par un placebo ont présenté un événement. La SSPr médiane n’a pas été atteinte (IC à 95 % : 13,8, non atteinte) dans le groupe sous Capsules d’enzalutamide et elle était de 3,9 mois (IC à 95 % : 3,7, 5,4) dans le groupe placebo (figure 15, tableau 19). Un avantage de SSPr constant a été observé dans tous les sous-groupes de patients prédéfinis (figure 16). Le délai de suivi médian fondé sur la méthode d’estimation inverse de Kaplan-Meier était de 5,4 mois pour les patients traités par Capsules d’enzalutamide et de 3,6 mois pour les patients sous placebo.
Tableau 20 : Étude PREVAIL – Durée de la survie sans progression radiographique – Analyse coprimaire reposant sur un comité d’examen indépendant (population ITT)
| Suivi de la survie sans progression radiographique | Capsules d’enzalutamide (N = 832) | Placebo (N = 801) | ||||
| Événements SSPra | 118 (14,2 %) | 321 (40,1 %) | ||||
| Durée de la SSPr (mois)b,c | ||||||
| Durée médiane de la SSPr (mois)b,c (IC à 95 %) | NA (13,8, NA) | 3,9 (3,7, 5,4) | ||||
| Valeur p (non stratifiée) | < 0,0001 | |||||
| Risque relatif (IC à 95 %)d | 0,186 (0,149, 0,231) | |||||
a. Repose sur le premier événement contributif (progression radiographique ou décès attribuable à n’importe quelle cause au
b. cours des 168 jours suivant l’arrêt du traitement).
- c. Les patients dont on ne savait pas qu’ils avaient eu un événement de SSPr à la date limite de collecte des données ont été censurés au moment de la dernière évaluation ne montrant aucune preuve objective de la progression radiographique avant le changement de la méthode de scintigraphie, l’instauration d’un nouveau traitement antinéoplasique, l’initiation d’une radiothérapie pour le cancer de la prostate, l’apparition d’un événement osseux, l’arrêt du traitement et au moins 2 évaluations tumorales manquées consécutives.
- d. Basé sur l’estimation de la survie selon la méthode de Kaplan-Meier.
- e. Le risque relatif repose sur un modèle de régression de Cox (avec le traitement comme la seule covariable) par rapport au placebo; un risque relatif < 1 favorise Capsules d’enzalutamide. ITT, intention de traiter; NA, non atteinte; SSPr, survie sans progression radiographique.
Figure 13 : Courbes de survie sans progression radiographique de Kaplan-Meier des patients traités par Capsules d’enzalutamide ou un placebo lors de l’étude PREVAIL (analyse en intention de traiter*)
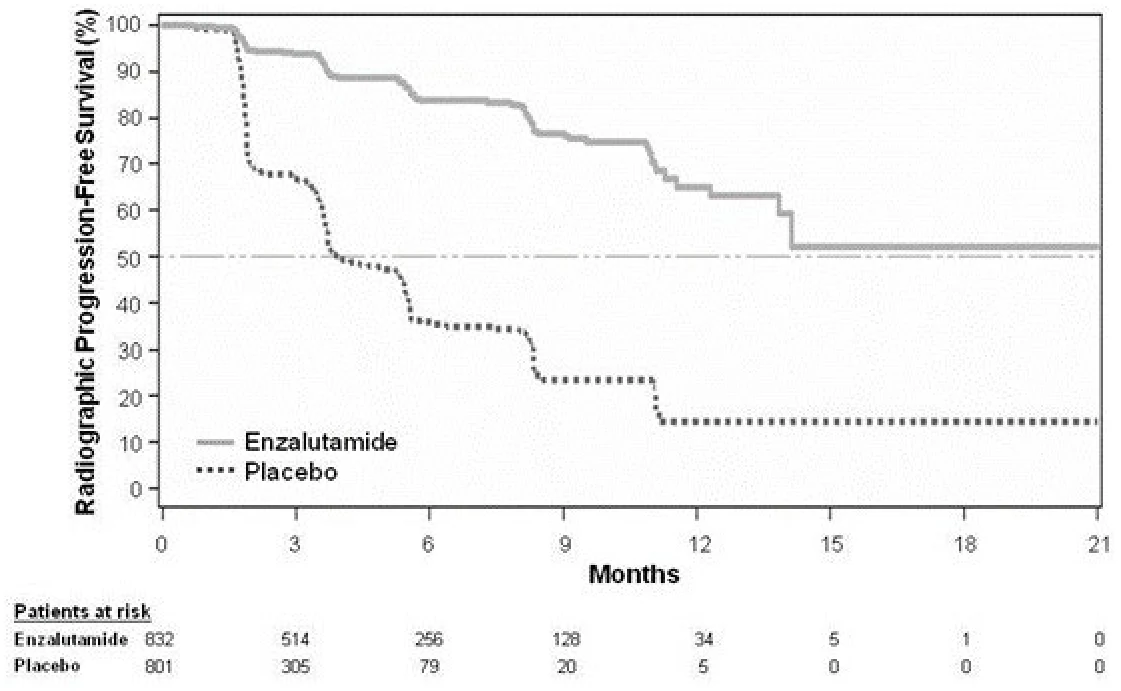
Au moment de l’analyse primaire, il y avait 1 633 patients randomisés.
Figure 14 : Survie sans progression radiographique par sous-groupe : risque relatif et intervalle de confiance à 95 % lors de l’étude PREVAIL (analyse en intention de traiter)
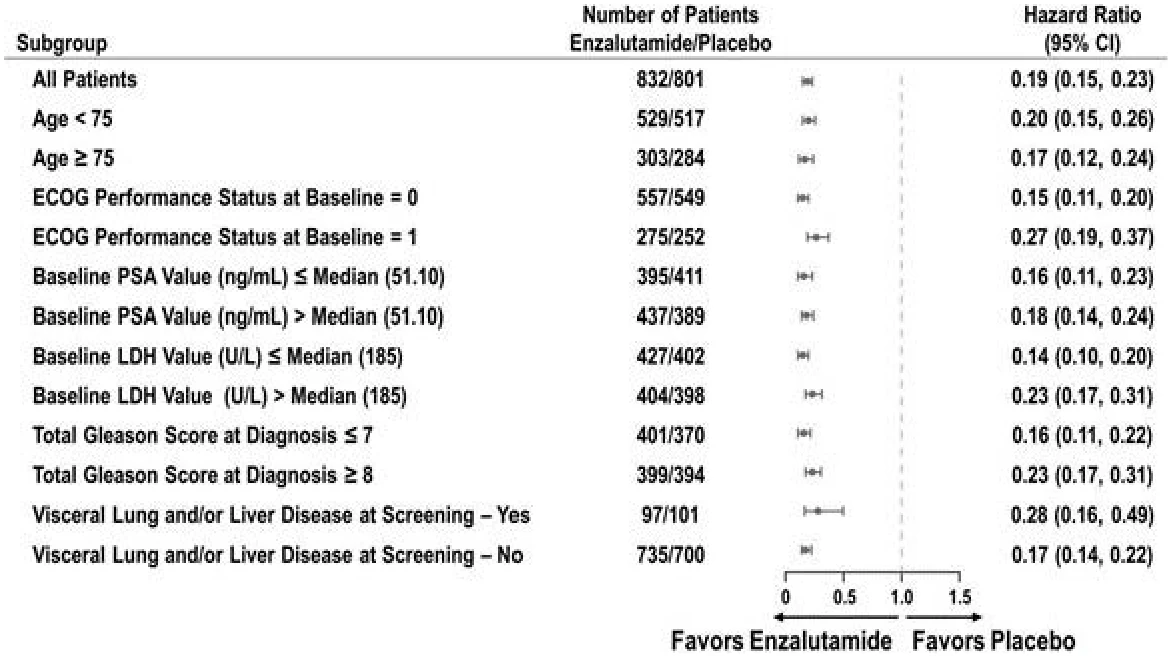
Outre les critères coprimaires d’évaluation de l’efficacité, des améliorations statistiquement significatives ont été également démontrées à partir de critères secondaires définis de manière prospective (voir le tableau 21).
Tableau 21 : Résumé des résultats des critères secondaires (PREVAIL)
| Critère d'évaluation | Capsules d’enzaluta mide | Placebo | Risque relatif [IC à 95 %] | Valeur p |
| Critères secondaires d’efficacité | ||||
| Délai précédant l’instauration d’une chimiothérapie cytotoxiquea | 28,0 mois | 10,8 mois | 0,349 (0,303, 0,403) | < 0,0001 |
| Meilleure réponse globale | 58,8 % | 5,0 % | 53,85 % | < 0,0001 |
| des tissus mous | (48,53, 59,17 %) | |||
| Réponse complète | 19,7 % | 1,0 % | ||
| Réponse partielle | 39,1 % | 3,9 % | ||
| Délai jusqu’au premier événement osseux (médian)a,b | 31,1 mois | 31,3 mois | 0,718 (0,610, 0,844) | < 0,0001 |
Délai jusqu’à la progression de l’APSa,c | 11,2 mois | 2,8 mois | 0,169 (0,147, 0,195) | < 0,0001 |
| Taux de réponse de l’APS Diminution de ≥ 50 % | 78,0 % | 3,5 % | S.O. | < 0,0001 |
- a. Repose sur l’estimation de Kaplan-Meier.
b. Un événement osseux était défini comme une radiothérapie ou une chirurgie osseuse pour le cancer de la prostate, une fracture osseuse pathologique, une compression de la moelle épinière ou une modification du
traitement antinéoplasique pour traiter les douleurs osseuses associées au cancer de la prostate.
- c. D’après la progression de l’APS conformément aux critères du Prostate Cancer Clinical Trials Working Group 2.
La meilleure réponse globale des tissus mous a été analysée pour la population en ITT présentant une maladie des tissus mous mesurable au départ, définie comme la présence d’au moins 1 lésion cible selon les critères RECIST v 1.1, évaluée par l’investigateur. Les catégories de réponse reposent sur les lésions ciblées, non ciblées et les nouvelles lésions. Une confirmation de la réponse n’était pas nécessaire. L’essai a recouru à la même technique d’imagerie (tomodensitogrammes ou IRM) tout au long de la période de traitement pour chaque centre clinique.
Le taux de réponse de l’APS (diminution de ≥ 50 % par rapport à la valeur de référence) a été évalué chez 854 patients (97,9 %) dans le groupe Capsules d’enzalutamide et chez 777 patients (92,0 %) dans le groupe placebo chez qui on a obtenu une évaluation de l’APS au départ du traitement et au moins une évaluation de l’APS après le début de l’étude (population en ITT évaluable). La progression de l’APS devait être confirmée par une évaluation consécutive réalisée au moins 3 semaines plus tard.
Patients atteints d’un CPRCm ayant déjà reçu un traitement par le docétaxel (AFFIRM)
L’analyse intermédiaire prédéfinie a été réalisée après que 520 décès ont été observés. Une amélioration statistiquement significative de la médiane de survie globale de 4,8 mois a été observée chez les patients traités avec Capsules d’enzalutamide par rapport à ceux traités par placebo (18,4 mois et 13,6 mois respectivement) (tableau 22). Le risque relatif stratifié de décès chez les patients traités par Capsules d’enzalutamide était de 0,631 (IC à 95 % : 0,529, 0,752; p < 0,0001), une diminution de 37 % du risque de décès des patients.
À tous les points dans le temps au cours de l’étude suivant les premiers mois du traitement, une plus grande proportion de patients traités avec Capsules d’enzalutamide sont restés en vie par rapport à ceux traités avec le placebo (figure 15). La durée médiane de suivi était de 14,4 mois.
Tableau 22 : Survie globale des patients traités avec Capsules d’enzalutamide ou un placebo dans l’étude AFFIRM(analyse en intention de traiter)
| Paramètre | Capsules d’enzalutamide (N = 800) | Placebo (N = 399) | |
| Décès (%) | 308 (38,5 %) | 212 (53,1 %) | |
| Survie médiane (mois) (IC à 95 %) | 18,4 (17,3, NA) | 13,6 (11,3, 15,8) | |
| Valeur pa | < 0,0001 | ||
| Risque relatif (IC à 95 %)b | 0,631 (0,529, 0,752) | ||
- a. La valeur p est dérivée d’un test logarithmique par rangs stratifié selon le score à l’indice de performance ECOG (0-1 c. 2) et selon le score moyen de douleur (< 4 c. ≥ 4)
- b. Le risque relatif est dérivé d’un modèle à risques proportionnels stratifié. Un risque relatif < 1 favorise Capsules d’enzalutamide
- c. NA : non atteinte.
Figure 15 : Courbes de survie globale de Kaplan-Meier des patients traités soit par Capsules d’enzalutamide soit par placebo dans l’étude AFFIRM (analyse en intention de traiter)
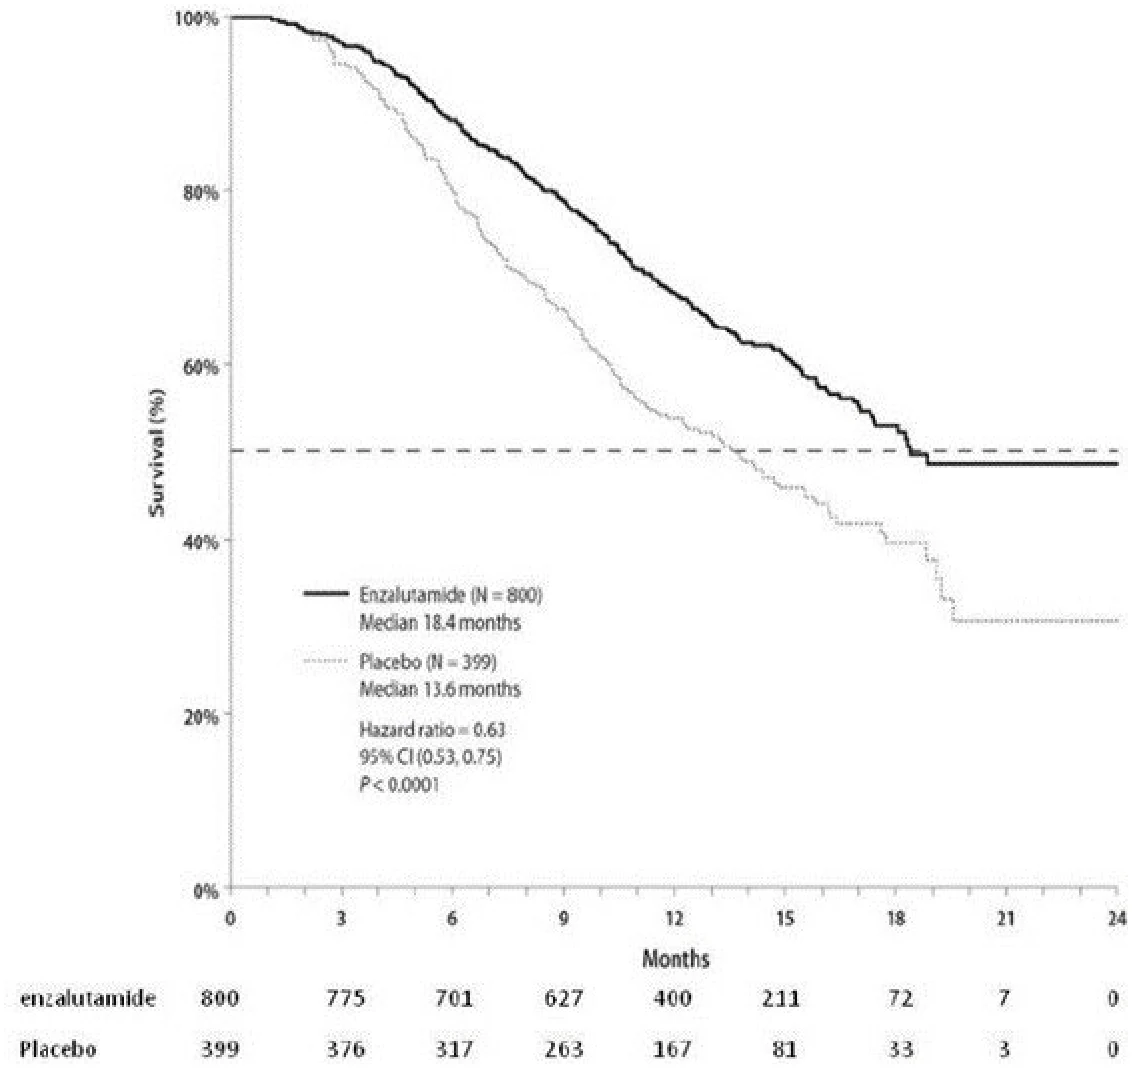
La durée moyenne de traitement par Capsules d’enzalutamide était de 8,3 mois contre 3,0 mois pour le traitement par placebo.
L’analyse de survie en sous-groupes a montré un avantage de survie constant pour le traitement avec Capsules d’enzalutamide (voir la figure 16).
Figure 16 : Survie globale par sous-groupe – risque relatif et intervalle de confiance à 95 % dans l’étude AFFIRM
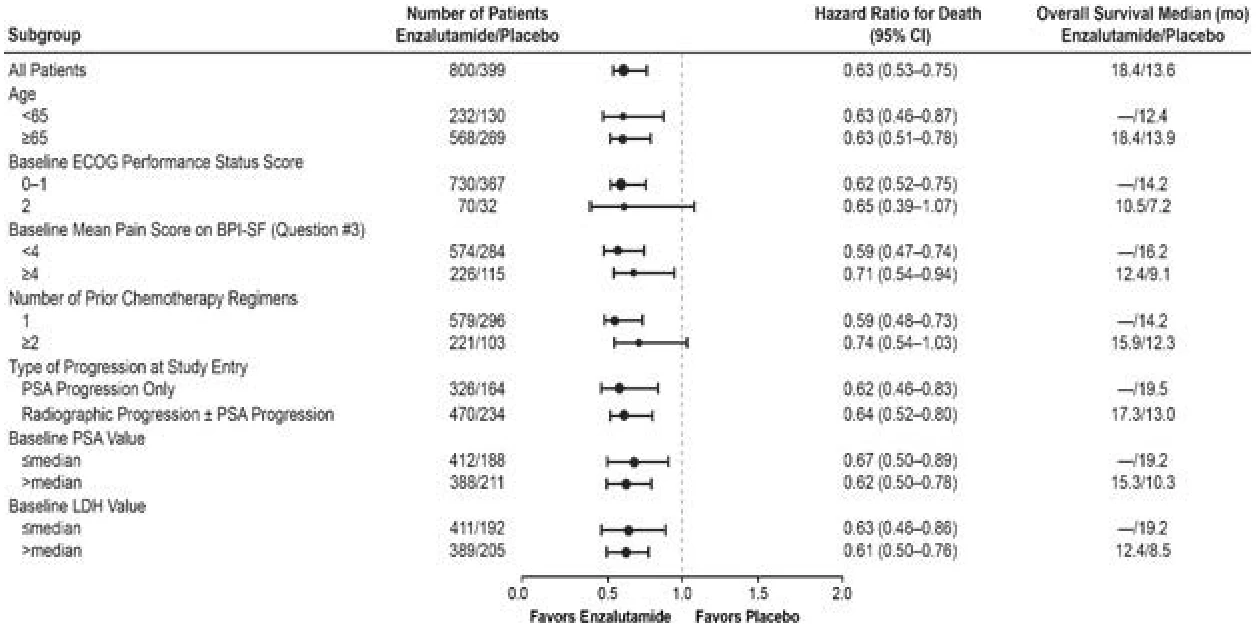
L’avantage observé pour Capsules d’enzalutamide en matière de survie globale a été soutenu par des ameliorations importantes de tous les critères secondaires (voir le tableau 23).
Tableau 23 : Résumé des résultats des critères secondaires (AFFIRM)
| Critère | Capsules d’enzalutamide | Placebo | Risque relatif [IC à 95 %] | Valeur p | |||||
| Critères secondaires d’efficacité clés | |||||||||
| Délai jusqu’à la progression de l’APS (médian) | 8,3 mois | 3,0 mois | 0,248 [0,204, 0,303] | < 0,0001 | |||||
| Survie sans progression radiographique (médiane) | 8,3 mois | 2,9 mois | 0,404 [0,350, 0,466] | < 0,0001 | |||||
Délai jusqu’au premier événement osseux (médian) | 16,7 mois | 13,3 mois | 0,688 [0,566, 0,835] | 0,0001 | |||||
| Autres critères secondaires d’efficacitéa | |||||||||
| Taux de réponse de la FACT-Pb | 43,2 % | 18,3 % | S.O. | < 0,0001 | |||||
| Taux de réponse de l’APS | S.O. | ||||||||
| Diminution de ≥ 50 % | 54,0 % | 1,5 % | < | ||||||
| Diminution de ≥ 90 % | 24,8 % | 0,9 % | 0,0001 | ||||||
| < 0,0001 | |||||||||
- a. Aucune correction pour la multiplicité n’a été appliquée à ces critères d’efficacité.
- b. La population évaluable est composée de 85,9 % (651/758) des patients dans le groupe Capsules d’enzalutamide avec un score global à la FACT-P à la valeur de référence et 66,8 % (257/385) des patients dans le groupe placebo avec un score global à la FACT-P à la valeur de référence. La disparité de la population qui peut être analysée selon la FACT-P est attribuable au nombre plus élevé de patients qui recevaient le placebo et qui ont abandonné le traitement plus tôt en raison de la progression de la maladie.
14.2 Études de biodisponibilité comparatives
Une étude de bioéquivalence orale à double insu, randomisée, à dose unique, à deux traitements, à période unique, comparant capsules Auro-Enzalutamide de 40 mg (Auro Pharma Inc.) à capsules PrXtandi® (enzalutamide) de 40 mg (Astellas Pharma Canada, Inc. ) a été menée chez 81 sujets masculins adultes en santé, à jeun. Un résumé des données de biodisponibilité des 81 sujets qui ont terminé l'étude est présenté dans le tableau suivant.
Tableau récapitulatif des données comparatives de biodisponibilité
Enzalutamide (4 x 40 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | % Ratio des moyennes géométriques | Intervalle de confiance à 90 % |
ASC0-72 (ng.h/mL) | 150440,7 155219,0 (26,8) | 149670,2 153277,9 (21,6) | 100,5 | 92,1 – 109,7 |
Cmax (ng/mL) | 6471,8 6595,6 (18,8) | 6511,4 6646,6 (20,1) | 99,4 | 92,1 – 107,2 |
TMAX3 (h) | 1,2 (0,5 – 4,0) | 1,0 (0,7 – 2,5) | ||
1 Capsules d'Auro-Enzalutamide (enzalutamide) à 40 mg (Auro Pharma Inc.).
2 Capsules de Xtandi® (enzalutamide) à 40 mg (Astellas Pharma Canada, Inc.) ont été achetées au Canada.
3 Exprimé sous forme de médiane (étendue) uniquement.
En raison de la longue demi-vie d'élimination de l'enzalutamide, l'ASCI et le T1/2 n'ont pas pu être calculés avec précision à partir des données obtenues dans cette étude.
15 MICROBIOLOGIE
Sans objet
16 TOXICOLOGIE NON CLINIQUE
Pharmacologie animale
Une diminution de l’activité, des tremblements et/ou des convulsions a été observée chez les souris après une dose orale unique d’enzalutamide ≥ 400 mg/kg. Le traitement par enzalutamide a également été associé à des convulsions chez les souris après des doses orales de ≥ 200 mg/kg pendant sept jours. Une faible incidence de convulsions a été observée lors des études déterminantes sur la toxicité des doses répétées chez les rats et les chiens (un seul animal dans le groupe ayant reçu la dose la plus élevée dans chaque étude). Selon les données in vitro, l’enzalutamide et ses métabolites se lient au canal chlorure commandé par l’acide gamma-aminobutyrique, un mécanisme non ciblé par le médicament qui est associé à l’apparition de convulsions chez les animaux. Ils inhibent également l’activité du canal. On a aussi constaté que l’enzalutamide et le M2 traversent la barrière hématoencéphalique chez les rongeurs.
Tableau 24 : Études non cliniques sur le risque de convulsions présenté par l’enzalutamide
| Études | Observation | |
| In vitro | Liaison au canal chlorure | L’enzalutamide se lie au canal chlorure inhibé par le GABA : IC50 = 2,6 mcM (1,2 mcg/ml) Ki = 2,1 mcM (1,0 mcg/ml) |
M2 se lie au canal chlorure inhibé par le GABA : IC50 = 7,1 mcM (3,2 mcg/ml) Ki = 5,9 mcM (2,7 mcg/ml) | ||
| Inhibition de l’activité du canal chlorure inhibé par le GABA dans des cellules entières | L’enzalutamide inhibe le canal chlorure inhibé par le GABA IC50 = 3,0 mcM (1,4 mcg/ml) | |
| M2 inhibe le canal chlorure inhibé par le GABA IC50 = 2,3 mcM (1,04 mcg/ml) | ||
| In vivo | Études sur la pénétration hématoencéphalique chez le rongeur | L’enzalutamide et le M2 ont traversé la barrière hématoencéphalique chez le rat et la souris. Sur la base du rapport entre le cerveau et le plasma chez le rat, les concentrations de l’enzalutamide et du M2 dans le cerveau sont presque les mêmes que celles dans le plasma. |
| Étude de transition de deux semaines sur la toxicité par gavage oral chez le rat | Le traitement avec l’enzalutamide a été associé à une convulsion chez un seul rat à une dose de 100 mg/kg. | |
| Étude de la dose simple chez la souris | Le traitement avec l’enzalutamide a été associé à des convulsions chez la souris à une dose de ≥ 400 mg/kg. | |
| Étude sur la toxicité à des doses répétées chez la souris | Le traitement avec l’enzalutamide a été associé à une convulsion chez une seule souris femelle (1/5 par groupe) à une dose de 300 mg/kg au jour 2 | |
| Modèle portant sur les convulsions chez la souris | Le traitement avec l’enzalutamide a été associé à une incidence de convulsions dépendante de la dose chez la souris à des doses de ≥ 200 mg/kg. | |
| Étude de quatre semaines sur la toxicité chez le chien | Le traitement avec l’enzalutamide lors d’une étude de 28 jours sur la toxicité chez le chien a été associé à une seule convulsion au jour 28 chez un chien recevant 60 mg/kg/jour. | |
| Étude de 39 semaines sur la toxicité chez le chien | Le traitement avec l’enzalutamide a été associé à des convulsions au jour 13 chez un chien recevant 45 mg/kg/jour. L’administration de la dose de 45 mg/kg/jour a été reprise chez cet animal au jour 17; aucune convulsion n’a été observée pour le reste de l’étude. |
IC50, concentration nécessaire pour inhiber l’activité de 50 %; GABA, l’acide gamma-aminobutyrique.
Pharmacocinétique non Clinique
L’absorption, la distribution, le métabolisme et l’excrétion de l’enzalutamide marqué au [14C] ont été étudiés chez les rats et les chiens. Chez ces espèces, l’enzalutamide a été fortement métabolisé par les mêmes réactions de phase I observées chez les humains, principalement par la déméthylation, l’oxydation et l’hydrolyse. Les deux métabolites majeurs dans le plasma humain circulent également dans le plasma des rats et des chiens; toutefois, l’exposition (Cmax et ASC24h) du métabolite M2 chez ces espèces était ≤ 15 % par rapport à celle obtenue chez les humains. Chez les rongeurs, le M2 est hydrolysé en M1 par les estérases plasmatiques. L’enzalutamide a été éliminé principalement sous forme de métabolites dans les selles des rats et dans l’urine des chiens. Le M1 était le principal métabolite détecté dans les excreta. Les métabolites de phase I étaient les précurseurs des produits de phase II, comme les conjugués de glutathion, de glucuronide et de taurine qui ont été observés dans la bile animale. Les acylglucuronides et leurs isomères de réarrangement ont été détectés dans la bile des rats et des chiens. On ignore si l’enzalutamide est métabolisé pour former les acylglucuronides chez les humains.
Des études de distribution tissulaire chez les rongeurs ont démontré que l’enzalutamide et le M2 traversent facilement la barrière hématoencéphalique, tandis que M1 pénètre difficilement dans le cerveau.
Des études menées chez des rates en lactation ont montré que l’enzalutamide et/ou ses métabolites étaient sécrétés dans le lait. Après l’administration orale de 14C-enzalutamide radiomarqué à des rates en lactation, à raison de 30 mg/kg, la radioactivité maximale dans le lait a été atteinte 4 heures après l’administration, et était jusqu’à 3,54 fois plus élevée que celle du plasma maternel. Les résultats de l’étude ont aussi montré que l’enzalutamide et/ou ses métabolites étaient transférés dans les tissus des nourrissons de rats par le lait maternel, avant d’être éliminés.
Des études menées chez des rates gravides ont montré que l’enzalutamide et/ou ses métabolites étaient transférés au fœtus. Après l’administration orale de 14C-enzalutamide radiomarqué à des rates, le jour 14 de la gestation, à raison de 30 mg/kg, la radioactivité maximale chez le fœtus a été atteinte 4 heures après l’administration; elle était inférieure à celle présente dans le plasma maternel, le ratio tissu/plasma étant de 0,27. Chez le fœtus, la radioactivité a diminué à 0,08 fois la concentration maximale 72 heures après l’administration.
Pharmacologie humaine - in vitro
Un résumé des évaluations menées in vitro sur des matériels biologiques humains, l’enzalutamide et les métabolites majeurs humains M1 et M2 est présenté ci-dessous, avec les principaux résultats de l’étude.
Tableau 25 : Résumé des évaluations menées in vitro sur l’enzalutamide et ses metabolites
| Type d’étude | Résultats et conclusion |
| Perméabilité des cellules Caco-2 | Les valeurs moyennes du flux en fonction de la perméabilité pour l’enzalutamide dans le sens d’absorption apical à basolatéral (A→B) étaient de ≥ 31 × 10-6 cm/s à toutes les concentrations, plus de deux fois la valeur de la perméabilité apparente du propranolol. La perméabilité bidirectionnelle indique que le transport est passif. L’enzalutamide est un composé à haute perméabilité qui traverse les monocouches des cellules Caco-2 par diffusion passive. |
| Liaison aux protéines plasmatiques humaines | L’enzalutamide, le M1 et le M2 se lient fortement au plasma. L’enzalutamide : 97 %– 98 %. Le M1 : 98 %, le M2 : 95 % |
| Liaison aux protéines en solution | L’albumine est la principale protéine de liaison dans le plasma humain. L’albumine : 97 %, la lipoprotéine de haute densité : 75 % à 77 %, la lipoprotéine de basse densité : 70 % à 75 %, l’α1-glycoprotéine acide : 44 % à 52 % γ-globuline : 10 % à 19 % |
| Distribution des globules rouges | L’enzalutamide a été retenu de façon préférentielle dans le composant plasmatique du sang. Rapport 14C-ASCinf entre le sang entier et le plasma : 0,55 |
| Métabolisme avec les enzymes recombinants humains du CYPa | La récupération moyenne de l’enzalutamide après une incubation de 2 heures avec le CYP2C8, le CYP3A4 et le CYP3A5 a varié de 67,0 % à 81,8 %, ce qui suggère un métabolisme lent. Le CYP2C8, le CYP3A4 et le CYP3A5 pourraient jouer un rôle dans le métabolisme de l’enzalutamide. |
| Métabolisme avec les microsomes hépatiques humains et le plasma humain | L’incubation de l’enzalutamide (4,64 mcg/mL) avec les microsomes a produit le métabolite M2 et un dérivé N-hydroxyméthyl de l’enzalutamide (M6); aucun métabolite n’a été cependant observé lorsque l’enzalutamide a été incubé avec le plasma humain ou un tampon de phosphate. L’incubation du M6 (10 mcM) avec les microsomes, le plasma humain, ou un tampon de phosphate a donné lieu à la formation du M2. L’enzalutamide est métabolisé aux M2 et M6 en présence des microsomes humains, et le M6 se dégrade en M2 dans une réaction qui ne nécessite pas d’enzymes métaboliques. |
| Induction des enzymes du CYP dans les hépatocytes primaires humains | L’enzalutamide ou le métabolite M2 a augmenté l’expression de l’ARNm et l’activité des enzymes du CYP2B6, du CYP2C8, du CYP2C9, du CYP2C19 et du CYP3A4. Le métabolite M1 a augmenté l’expression de l’ARNm du CYP2C8, mais n’a pas augmenté l’activité des enzymes. L’enzalutamide, le M1 ou le M2 ont augmenté l’expression de l’ARNm de l’UGT1A1 et de l’UGT1A4. L’enzalutamide, le M1 ou le M2 n’ont pas augmenté l’expression de l’ARNm du CYP1A2. L’enzalutamide pourrait induire le CYP2B6, le CYP2C8, le CYP2C9, le CYP2C19, le CYP3A4, l’UGT1A1 et l’UGT1A4 en milieu clinique. |
| Inhibition des enzymes du CYP dans les microsomes hépatiques humains | L’enzalutamide, le M1 et/ou le M2 sont des inhibiteurs du CYP2C8 et du CYP2C19, et ils ont des effets inhibiteurs moindres sur le CYP2B6 et le CYP2C9. L’enzalutamide a démontré une inhibition du CYP1A2 dépendante du temps, avec une tendance qui suggère qu’un métabolite formé in vitro (autre que le M1 ou le M2) puisse être un inhibiteur plus puissant de cet enzyme que l’enzalutamide lui-même. Le M2 a démontré une faible inhibition du CYP3A4/5 dépendante du temps. L’enzalutamide pourrait inhiber le CYP1A2, le CYP2B6, le CYP2C8, le CYP2C9, le CYP2C19 et le CYP3A4/5 en milieu clinique. |
| Interactions avec la glycoprotéine P (transporteur de la MDR1) | L’enzalutamide et le M2 sont des inhibiteurs de la P-gp à de faibles concentrations (IC50 : 0,775 mcg/ml et 0,491 mcg/ml, respectivement) et des inducteurs à de fortes concentrations (4,64 mcg/ml et 4,50 mcg/ml, respectivement). L’enzalutamide et le M2 ne sont pas des substrats de la P-gp. Le M1 n’est ni un inhibiteur, ni un inducteur, ni un substrat de la P-gp. L’enzalutamide pourrait influer sur les expositions aux médicaments qui sont des substrats du transporteur d’efflux P-gp. |
| Interactions avec la protéine de résistance au cancer du sein (PRCS) | L’enzalutamide, le M1 et le M2 sont des inhibiteurs de la PRCS. L’enzalutamide pourrait influer sur les expositions aux médicaments qui sont des substrats de la PRCS. |
Transporteurs d’anion organique (TAO) | Le M1 est un substrat des transporteurs humains d’anion organique de type 3 (TAO3h), mais pas un substrat des transporteurs humains d’anion organique de type 1 (TAO1h). Les inhibiteurs des transporteurs d’anion organique de type 3 (TAO3) pourraient influer sur l’exposition du M1. |
a.12 isoformes du CYP recombinant humain : le CYP1A1, le CYP1A2, le CYP2A6, le CYP2B6, le CYP2C8, le CYP2C9, le CYP2C18, le CYP2C19, le CYP2D6, le CYP2E1, le CYP3A4 et le CYP3A5.
ASC; surface sous la courbe; CYP; cytochrome P450; CI50, concentration nécessaire pour inhiber l’activité de 50 %; ARNm, acide ribonucléique messager; P gp, glycoprotéine de perméabilité; µg/ml, microgrammes par millilitre; μM, micromolaire; cm/s, centimètres par seconde
Pharmacologie humaine – in vivo
Voir les sections 9 INTERACTIONS MÉDICAMENTEUSES et 10 PHARMACOLOGIE CLINIQUE.
Les résultats des études qui ont évalué l’effet des facteurs intrinsèques/extrinsèques sur la phamarcocinétique de l’enzalutamide sont présentés à la figure 17.
Figure 17 : Effet des facteurs intrinsèques/extrinsèques sur la pharmacocinétique de l’enzalutamide
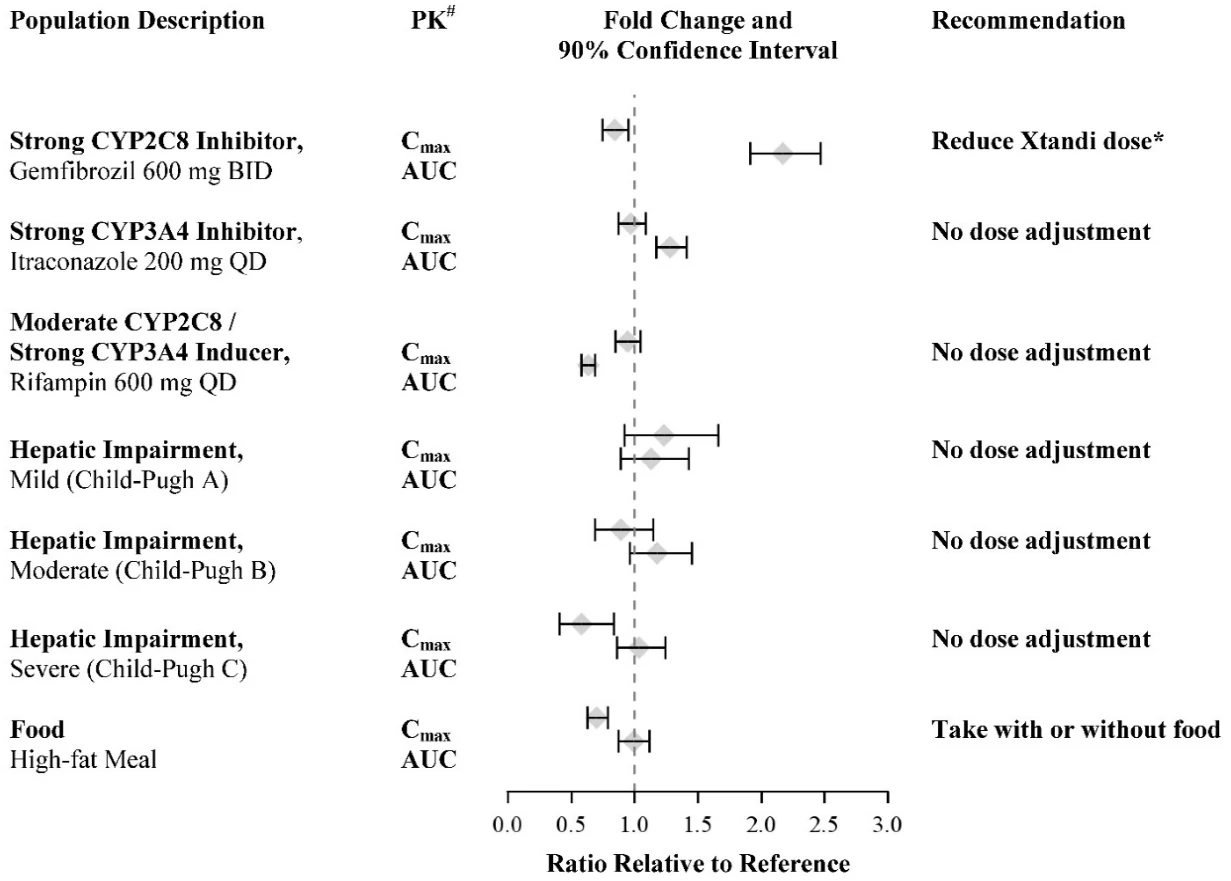
# Les paramètres pharmacocinétiques (Cmax et ASC0-inf) sont ceux de l’enzalutamide plus M2, sauf dans l’essai sur les effets de la nourriture où ils correspondent à l’enzalutamide seul.
* Voir POSOLOGIE ET ADMINISTRATION.
Voir INTERACTIONS MÉDICAMENTEUSES.
Chez les patients, la variabilité entre les sujets, exprimée sous forme de CV %, dans les paramètres de la pharmacocinétique de l’enzalutamide ASCτ, Cmin et Cmax, a varié de 23,0 % jusqu’à 29,3 %. La variabilité entre les sujets dans les paramètres de la pharmacocinétique du M2 ASCτ, Cmin et Cmax a varié de 29,7 % jusqu’à 30,9 %. Lors d’une étude à doses croissantes, la variabilité intrasujet dans le paramètre de la pharmacocinétique de l’enzalutamide Cmin a varié entre 3 % et 59 % à la suite de l’administration une fois par jour.
Toxicologie Générale
Pharmacologie de l’innocuité
Dans les études pharmacologiques d’innocuité, l’enzalutamide et son métabolite actif M2 ont entraîné une inhibition dépendante de la concentration du courant potassique du canal hERG dans les cellules HEK293, avec des valeurs d’IC50 de 15,7 mcM (7,3 mcg/ml) et de 18,6 mcM (8,4 mcg/ml), respectivement.
Aucun effet électrocardiographique lié au traitement n’a été observé lors de l’administration de l’enzalutamide à des doses orales uniques de 5, 15 ou 30 mg/kg dans le cadre d’une étude croisée de télémesure de type carré latin chez des chiens conscients (n = 4), mais les concentrations plasmatiques maximales chez les chiens étaient plus faibles que la Cmax humaine à la dose thérapeutique.
Études à des doses répétées chez la souris
Chez des souris à qui on avait administré 30 et 60 mg/kg/jour d’enzalutamide pendant 4 semaines, les changements liés à l’activité pharmacologique comprenaient une diminution du poids de l’épididyme, des vésicules séminales et de la prostate. Une réduction des vacuoles cytoplasmiques dans la zone fasciculée a été observée dans tous les groupes ayant reçu l’enzalutamide. Une augmentation du poids du foie a été observée chez les mâles et les femelles à des doses de 30 et 60 mg/kg/jour et une histopathologie a révélé une hypertrophie des hépatocytes centrolobulaires. Un épaississement de la muqueuse de l’estomac antérieur a été observé chez les mâles et les femelles à une dose de 60 mg/kg/jour, tandis qu’un ulcère et une hyperplasie focale dans la muqueuse de l’estomac antérieur sont survenus uniquement chez les femelles ayant reçu une dose de 60 mg/kg/jour. Deux mâles qui avaient reçu une dose de 60 mg/kg/jour sont morts. Tous les changements en lien avec le traitement observés à la fin de la période d’administration étaient essentiellement réversibles après un retrait de 4 semaines du spécimen. Les doses administrées chez les souris (10, 30 et 60 mg/kg) ont entraîné une exposition systémique (ASC tous sexes confondus) qui était de 0,4, 1,0 et 1,4 fois plus élevée, respectivement, que l’ASC observée chez les patients.
Études à des doses répétées chez le rat
Des changements morphologiques et/ou histopathologiques ont été observés au niveau des organes reproducteurs et hormono-sensibles des rats dans tous les groupes ayant reçu l’enzalutamide lors de l’étude à doses répétées de 26 semaines. Ces changements comprenaient l’atrophie de la prostate et des vésicules séminales, une augmentation du volume de l’hypophyse chez les femelles marqué par une hyperplasie de la partie distale, une atrophie des glandes mammaires chez les mâles et une hyperplasie des glandes mammaires chez les femelles. Les effets sur l’hypophyse et les glandes mammaires ont persisté au-delà de la période de récupération de 8 semaines. L’exposition systémique (ASC tous sexes confondus) aux doses administrées (10, 30 et 100 mg/kg/jour) était de 0,7, 1,4 et 1,8 fois plus élevée, respectivement, que l’ASC observée chez les patients.
Études à des doses répétées chez le chien
Dans le cadre d’une étude de 39 semaines menée chez le chien, une atrophie de la prostate, des épididymes et des tubes séminifères et une hypertrophie et/ou une hyperplasie des cellules de Leydig dans les testicules ont été observées dans tous les groupes recevant l’enzalutamide. Le traitement avec l’enzalutamide a été associé à des convulsions au jour 13 chez un chien recevant 45 mg/kg/jour.
L’administration de la dose de 45 mg/kg/jour a été reprise chez cet animal au jour 17; aucune nouvelle convulsion n’a été observée pendant le reste de l’étude ni chez ce chien ni chez les autres animaux. Tous les changements au niveau des organes reproducteurs ont été partiellement ou totalement corrigés après une période de récupération de 13 semaines. L’exposition systémique (ASC tous sexes confondus) aux doses administrées (5, 15 et 45 mg/kg/jour) était de 0,4, 0,8 et 1,1 fois plus élevée, respectivement, que l’ASC observée chez les patients.
Carcinogenèse et génotoxicité
L’enzalutamide n’a présenté aucun potentiel génotoxique dans une série de tests standard de génotoxicité, notamment l’essai in vitro de la mutation inverse sur bactéries (Ames), l’essai in vitro de la mutation du gène thymidine kinase (Tk) sur les cellules de lymphome de souris et l’essai in vivo du micronoyau chez la souris. Les métabolites M1 et M2 n’étaient pas mutagènes dans l’essai bactérien d’Ames. Le métabolite M1, mais pas le métabolite M2, a présenté un potentiel mutagène et clastogène dans l’essai in vitro de la mutation du gène thymidine kinase (Tk) sur les cellules de lymphome de souris à des concentrations qui ont déclenché une mort cellulaire importante (≥ 50 mcg/ml).
Dans le cadre d’une étude de 6 mois sur des souris transgéniques rasH2, l’enzalutamide n’a présenté aucun potentiel carcinogène (absence d’observations néoplasiques) à des doses allant jusqu’à 20 mg/kg par jour (ASC24 h d’environ 317 mcg.h/ml) et a atteint des concentrations plasmatiques similaires à l’exposition clinique (ASC24 h de 322 mcg.h/ml) chez les patients atteints d’un CPRC métastatique recevant 160 mg par jour.
L’administration quotidienne d’enzalutamide à des rats pendant deux ans à raison de 10, 30 et
100 mg/kg/jour par voie orale a augmenté l’incidence d’observations néoplasiques considérées comme étant associées à la pharmacologie primaire de l’enzalutamide. Parmi elles, notons le thymome bénin, le fibroadénome des glandes mammaires et les tumeurs bénignes des cellules de Leydig dans les testicules chez les mâles; les tumeurs de la granulosa de l’ovaire chez les femelles; et l’adénome du lobe distal de l’hypophyse chez les deux sexes. En outre, des papillomes urothéliaux et des carcinomes de la vessie ont été observés chez les rats mâles à la dose de 100 mg/kg/jour. Les tumeurs bénignes à cellules de Leydig n’ont rien de surprenant compte tenu des propriétés pharmacologiques de ce medicament antiandrogénique et ne sont pas jugées pertinentes pour l’être humain. Les papillomes urothéliaux et les carcinomes de la vessie observés pourraient être attribuables à l’irritation continue causée par la présence de cristaux/calculs vésicaux, qui est plus marquée chez le rat en raison de différences anatomiques et du positionnement de la vessie (horizontal chez le rat et vertical chez l’être humain). Aucune justification mécaniste précise ne permet néanmoins d’expliquer ces tumeurs. Étant donné que les concentrations d’enzalutamide et de ses métabolites actifs M1 et M2 basées sur l’ASC (ASC24 de l’enzalutamide : ~457 mcg•h/ml; ASC24 de M1 : ~321 mcg•h/ml; ASC24 de M2 : ~35 mcg•h/ml) atteintes dans le cadre de cette étude à la semaine 26 chez les rats mâles ayant reçu la dose de 100 mg/kg/jour sont inférieures ou semblables à celles observées chez les patients atteints d’un cancer de la prostate qui reçoivent la dose recommandée de 160 mg/jour (ASC24 de l’enzalutamide : ~322 mcg•h/ml; ASC24 de M1 : ~193 mcg•h/ml; ASC24 de M21 : ~278 mcg•h/ml), le potentiel carcinogène del’enzalutamide pour la vessie de l’être humain ne peut être exclu.
Effets toxiques sur la reproduction
Lors d’une étude de toxicité sur le développement chez les souris, l’enzalutamide (à des doses de 10 et 30 mg/kg/jour) a provoqué une mortalité embryo-fœtale (augmentation de la perte post-implantation et diminution du nombre de fœtus en vie). De plus, aux doses de 10 et 30 mg/kg/jour, on a noté une incidence plus élevée de fœtus présentant des anomalies externes (distance anogénitale plus courte). À la dose de 30 mg/kg/jour, on a constaté une augmentation des cas de fente palatine et d’os palatin inexistant. Les doses (1, 10 et 30 mg/kg/jour) testées chez les souris ont donné lieu à une exposition systémique (ASC) d’environ 0,04, 0,4 et 1,1 fois plus élevée, respectivement, que l’ASC observée chez les patients.
Lors d’une étude de toxicité sur le développement chez les lapins, on n’a constaté aucun effet lié au traitement chez les mères à qui on avait administré une dose maximale de 10 mg/kg/jour, même si une étude préliminaire a montré une toxicité maternelle et fœtale à une dose de 30 mg/kg. Aucun effet lié au traitement n’a été observé sur le plan de la viabilité, de la croissance, de la morphologie externe, viscérale ou squelettique ou du degré d’ossification des embryons/fœtus à une dose maximale de 10 mg/kg/jour. La dose sans effet nocif observé était de 10 mg/kg/jour pour la toxicité générale maternelle, la fonction reproductrice maternelle et le développement embryo-fœtal. Aux doses testées (0,3, 3 et 10 mg/kg/jour), l’exposition systémique (ASC) était d’environ 0,016, 0,1 et 0,36 fois plus élevée, respectivement, que l’ASC observée chez les patients.
Dans l’ensemble, l’enzalutamide a induit une mortalité embryo-fœtale et/ou des anomalies squelettiques externes chez les souris et les lapins. Ces résultats concordent avec l’activité pharmacologique de l’enzalutamide. C’est la raison pour laquelle Capsules d’enzalutamide est contre-indiqué chez la femme enceinte.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PrXTANDI® (Capsules d’enzalutamide, 40 mg), Numéro de contrôle de la présentation : 300782, Monographie de produit, Astellas Pharma Canada, Inc., (2026-01-26).