


Monographie de produit - Auro-Rivastigmine
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, Appareil cardiovasculaire | [2026-07] |
| 8.2 Effets indésirables observés au cours des études cliniques | [2026-07] |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées
Modifications importantes apportées récemment à la monographie ...................................... 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ......................................... 5
1 Indications ...................................................................................................................... 5
1.1 Pédiatrie ....................................................................................................................... 5
1.2 Gériatrie ....................................................................................................................... 5
2 Contre-indications .......................................................................................................... 5
4 Posologie et administration ............................................................................................ 6
4.1 Considérations posologiques ....................................................................................... 6
4.2 Dose recommandée et ajustement posologique ........................................................ 6
4.5 Dose oubliée ................................................................................................................ 7
5 Surdosage ....................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............................ 8
7 Mises en garde et précautions ........................................................................................ 9
Généralités ............................................................................................................................ 9
Appareil cardiovasculaire .................................................................................................... 11
Conduite et utilisation de machines .................................................................................... 11
Système endocrinien et métabolisme ................................................................................. 12
Appareil digestif ................................................................................................................... 12
Appareil génito-urinaire ...................................................................................................... 13
Fonctions hépatique, biliaire et pancréatique .................................................................... 13
Surveillance et examens de laboratoire .............................................................................. 14
Système nerveux ................................................................................................................. 15
Considérations périopératoires ........................................................................................... 15
Fonction rénale .................................................................................................................... 15
Santé reproductive .............................................................................................................. 15
Appareil respiratoire ........................................................................................................... 16
Appareil cutané ................................................................................................................... 16
7.1 Populations particulières ........................................................................................... 16
7.1.1 Grossesse .......................................................................................................... 16
7.1.2 Allaitement ....................................................................................................... 17
7.1.3 Enfants et adolescents...................................................................................... 17
7.1.4 Personnes âgées ............................................................................................... 17
8 Effets indésirables ........................................................................................................ 18
8.1 Aperçu des effets indésirables ................................................................................... 18
8.2 Effets indésirables observés au cours des études cliniques ...................................... 18
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .............. 27
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives .......................................... 31
8.5 Effets indésirables observés après la commercialisation .......................................... 31
9 Interactions médicamenteuses ..................................................................................... 32
9.2 Aperçu des interactions médicamenteuses ............................................................... 32
9.3 Interactions médicament-comportement ................................................................. 33
9.4 Interactions médicament-médicament ..................................................................... 33
9.5 Interactions médicament-aliment ............................................................................. 34
9.6 Interactions médicament-plante médicinale ............................................................. 34
9.7 Interactions médicament-examens de laboratoire ................................................... 34
10 Pharmacologie clinique ................................................................................................ 34
10.1 Mode d’action ............................................................................................................ 34
10.2 Pharmacodynamie ..................................................................................................... 35
10.3 Pharmacocinétique .................................................................................................... 36
11 Conservation, stabilité et mise au rebut ....................................................................... 39
Partie 2 : Renseignements scientifiques................................................................................. 40
13 Renseignements pharmaceutiques ............................................................................... 40
14 Études cliniques ............................................................................................................ 41
14.1 Études cliniques par indication .................................................................................. 41
14.1.1 Démence de type Alzheimer - Essais I et II .................................................. 41
14.1.2 Démence associée à la maladie de Parkinson- Essai B2311 ........................ 46
14.3 Études de biodisponibilité comparatives ................................................................... 50
15 Microbiologie ............................................................................................................... 50
16 Toxicologie non clinique ............................................................................................... 50
17 Monographies de référence ......................................................................................... 54
Renseignements destinés aux patient·e·s .............................................................................. 55
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Auro-Rivastigmine (Gélules de rivastigmine) est indiqué pour :
Le traitement symptomatique des patients atteints de démence de type Alzheimer d'intensité légère
à modérément sévère.
Le traitement symptomatique des patients atteints de démence légère à modérée apparue au moins
2 ans après un diagnostic initial de maladie de Parkinson idiopathique, une fois écartées les autres causes de démence.
La rivastigmine n'a pas fait l'objet d'essais cliniques contrôlés de plus de 6 mois.
Les gélules d’Auro-Rivastigmine ne doivent être prescrites que par un praticien expérimenté dans le diagnostic et le traitement de la démence, ou après consultation d'un tel spécialiste.
1.1 Pédiatrie
Pédiatrie (< 18 ans d’âge) : Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans d’âge) : L’augmentation graduelle de la dose chez les patients âgés de plus de 85 ans doit être effectuée avec prudence. Voir 4.1 Considérations posologiques
2 Contre-indications
Auro-Rivastigmine est contre-indiqué dans :
- Hypersensibilité connue à la rivastigmine, à d'autres carbamates ou à un des excipients de la préparation. Pour obtenir une liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Patients atteints d’insuffisance hépatique grave, étant donné que l’emploi de la rivastigmine n’a pas fait l’objet d’études chez cette population.
- Patients ayant des antécédents de réactions au point d’application du timbre transdermique de la rivastigmine évoquant une dermatite de contact allergique ou d’autres réactions cutanées graves (p. ex., dermatite allergique disséminée, syndrome de Stevens-Johnson) associées à l’emploi de la rivastigmine par voie orale ou transdermique (voir 7 Mises en garde et précautions, Appareil cutané).
- Patients ayant des antécédents d'allongement de l'intervalle QT et/ou de torsades de pointes, y compris des syndromes congénitaux du QT long, des antécédents d'arythmie cardiaque (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
Remarque : Auro-Rivastigmine n’est pas disponible sous forme de patch.
4 Posologie et administration
4.1 Considérations posologiques
- L’augmentation graduelle de la dose chez les patients atteints d’une maladie concomitante grave doit être effectuée avec prudence. Chez les personnes âgées (> 85 ans) de faible poids (surtout les femmes) ou chez les personnes atteintes d'une ou de plusieurs affections concomitantes graves (voir 7 Mises en garde et précautions), il est recommandé de commencer le traitement par l’administration de doses moins fréquentes (1,5 mg, une fois par jour) et d'augmenter la posologie moins rapidement. (voir 7 Mises en garde et précautions).
- Faible poids corporel: Les patients dont le poids corporel est inférieur à 50 kg pourraient ressentir plus d’effets indésirables et être plus susceptibles d’abandonner le traitement en raison de ces derniers. La prudence est particulièrement de mise au moment d’amener ces patients à la dose d’entretien.
- Chez les patients présentant une insuffisance rénale ou hépatique (voir 7 Mises en garde et précautions, Fonction rénale ; 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique ) l'administration du médicament doit s'effectuer au départ à une plus faible fréquence (1,5 mg, une fois par jour), et l’augmentation de la posologie doit se faire moins rapidement. Il faut faire preuve de prudence lors de l’augmentation de la dose chez les patients présentant de graves affections concomitantes (voir 10 pharmacologie clinique).
- Ne jamais doubler les doses. Après le début du traitement ou lors de la progression posologique, il faut surveiller de près l'apparition possible d’effets indésirables chez le patient. Si des effets indésirables (par exemple, nausées, vomissements, douleurs abdominales ou perte d'appétit) surviennent pendant le traitement, on doit demander au patient d'interrompre celui-ci pendant plusieurs doses, puis de le reprendre à la même dose ou, si on le juge nécessaire, à une dose inférieure.
- Chez les patients dont les fonctions cognitives sont altérées, l'administration du présent médicament comme de tout autre agent peut nécessiter une certaine forme de surveillance (voir 7 Mises en garde et précautions, Conseils destinés aux patients et aux aidants).
- Des effets indésirables (p. ex., hypertension et hallucinations dans la démence de type Alzheimer, et aggravation des symptômes extrapyramidaux, en particulier des tremblements, dans la démence associée à la maladie de Parkinson) ont été observés peu après l’augmentation de la dose. Si ces effets peuvent s’estomper par suite d’une réduction de cette dernière, il a fallu, dans certains cas, abandonner le traitement par rivastigmine.
4.2 Dose recommandée et ajustement posologique
Les gélules d’Auro-Rivastigmine ne doivent être prescrites que par un praticien expérimenté dans le diagnostic et le traitement de la démence, (ou après consultation) d'un tel spécialiste.
Auro-Rivastigmine doit être pris avec de la nourriture en deux doses, soit une le matin et l'autre le soir.
Adultes
La dose d'entretien habituelle d'Auro-Rivastigmine varie de 6 à 12 mg/jour. Les recommandations qui suivent à propos de la progression posologique ont été préparées à partir des données des essais
cliniques et ne sont fournies qu’à titre indicatif, puisque la tolérance varie d'un patient à un autre lors de l'augmentation de la dose. La progression posologique amène une hausse de la fréquence des effets indésirables de nature cholinergique associés à rivastigmine. Ces effets sont plus courants chez la femme (voir 8 effets indésirables).
Démence de type Alzheimer
La dose de départ habituelle d'Auro-Rivastigmine est de 1,5 mg, 2 fois par jour (soit 3 mg/jour). Si le patient tolère bien cette dose, on peut la porter à 3 mg, 2 fois par jour (soit 6 mg/jour), après un délai d'au moins deux semaines. Toute augmentation au-delà de 6 mg/jour doit être effectuée avec prudence. L'augmentation à 4,5 mg, 2 fois par jour (soit 9 mg/jour), puis à 6 mg, 2 fois par jour (soit 12 mg/jour) ne doit s'effectuer que si la tolérance du patient pour la dose en vigueur est bonne, et ce, après un minimum de deux semaines de traitement à cette dose. La dose maximale ne doit pas dépasser 6 mg, 2 fois par jour (soit 12 mg/jour).
Démence associée à la maladie de Parkinson
Dans la démence associée à la maladie de Parkinson, la dose de départ d'Auro-Rivastigmine est de 1,5 mg, 2 fois par jour. Si le patient tolère bien cette dose, on peut la porter à 3 mg, 2 fois par jour, puis à 4,5 mg, 2 fois par jour et à 6 mg, 2 fois par jour après un minimum de 4 semaines de traitement à chacune des doses.
4.5 Dose oubliée
La dose oubliée doit être prise à l’heure de la prochaine dose. Chaque fois qu’on interrompt le traitement durant plus de trois jours, on doit informer le patient de le reprendre à la dose quotidienne la plus faible qui soit (c’est-à-dire 1,5 mg, 2 f.p.j., ou 1,5 mg, 1 f.p.j., selon le jugement du clinicien), puis augmenter la posologie jusqu’à l’obtention de la dose d’entretien, tel qu’il est décrit ci-dessus (voir 7 Mises en garde et précautions, Appareil digestif). Si les effets indésirables se poursuivent, il faut alors cesser l’administration du médicament.
5 Surdosage
Symptômes : ceux-ci comprennent nausées, vomissements, diarrhée, douleur abdominale, étourdissements, tremblements, céphalées, somnolence, bradycardie, confusion, hyperhidrose, hypertension, hallucinations et malaise. Une surdose d'un inhibiteur de la cholinestérase peut déclencher une crise cholinergique qui se caractérise par des nausées intenses, des vomissements, du ptyalisme, de la sudation, une bradycardie, de l'hypotension, une dépression ventilatoire, un collapsus et des convulsions. Une faiblesse musculaire progressive peut également survenir et entraîner la mort si les muscles respiratoires sont atteints. On a fait état de réponses atypiques de la tension artérielle et de la fréquence cardiaque lors de l'administration d'autres cholinomimétiques en concomitance avec des anticholinergiques quaternaires comme le glycopyrrolate.
Comme on sait que les inhibiteurs de la cholinestérase peuvent exercer un effet vagotonique sur le rythme cardiaque, une bradycardie et/ou une syncope peuvent également survenir.
Dans un cas attesté de surdosage, les symptômes ci-après se sont manifestés chez une femme de 69 ans qui avait pris une dose de gélules rivastigmine de 46 mg : vomissements, incontinence, hypertension, ralentissement psychomoteur et évanouissement. La patiente s'est complètement rétablie dans un délai de 24 heures, et seules les mesures thérapeutiques habituelles se sont révélées nécessaires.
Chez les animaux, on a observé divers signes de toxicité liés à la dose : larmoiement, ptyalisme, vomissements, diminution de l'activité locomotrice, ataxie, contractions musculaires, tremblements et convulsions cloniques.
Traitement : Comme Rivastigmine possède une courte demi-vie plasmatique (de 1 à 2 heures environ) et une durée d'action modérée (inhibition de l'acétylcholinestérase pendant 8 à 12 heures), on recommande de suspendre l'utilisation d'Auro-Rivastigmine pendant 24 heures en cas de surdosage asymptomatique et d'effectuer un suivi du patient.
Comme dans n'importe quel cas de surdosage, on doit mettre en place des mesures générales visant à maintenir les fonctions vitales. On peut administrer un anticholinergique tertiaire, comme l'atropine, à titre d'antidote en cas de surdose d'Auro-Rivastigmine. On recommande de l'administrer par la voie intraveineuse, sous forme de sulfate, en réglant la dose en fonction de l'effet recherché : injection i.v. initiale de 1,0 à 2,0 mg, puis injections subséquentes réglées en fonction de la réponse du patient. En raison de la courte demi-vie de la rivastigmine, la dialyse (hémodialyse, dialyse péritonéale ou hémofiltration) ne serait pas indiquée en cas de surdosage.
Si le surdosage provoque des nausées et des vomissements intenses, on devrait envisager le recours à un antiémétique. En présence d’autres effets indésirables, un traitement symptomatique doit être instauré au besoin.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition et emballage
| Forme | ||
| Voie d’administration | Ingrédients non médicinaux | |
| posologique/teneur/composition | ||
| Orale | Gélules de gélatine dure : 1,5 mg, 3 mg, 4,5 mg, 6 mg | Cellulose microcristalline, Hypromellose, Stéarate de magnésium et Silice colloïdale anhydre ; La gélule de gélatine dure contient : Gélatine, Oxyde de fer rouge, Oxyde de fer jaune, Sulfate de sodium et Dioxyde de titane. |
1,5 mg : Gélules de taille 2, de couleur jaune sur le capuchon et jaune sur le corps, portant l'inscription à l'encre noire "H" sur le capuchon et "67" sur le corps, contenant une poudre granuleuse de couleur blanche à blanc cassé.
3 mg : Gélules de taille 2, de couleur orange sur le capuchon et sur le corps, portant l'inscription à l'encre noire "H" sur le capuchon et "68" sur le corps, contenant une poudre granuleuse de couleur blanche à blanc cassé.
4,5 mg : Gélules de taille 2, de couleur rouge sur le bouchon et rouge sur le corps, portant l'inscription à l'encre noire "H" sur le bouchon et "69" sur le corps, contenant une poudre granuleuse de couleur blanche à blanc cassé.
6 mg : Gélules de taille "2" de couleur rouge sur le bouchon et orange sur le corps, portant l'inscription "H" à l'encre noire sur le bouchon et "70" sur le corps, contenant une poudre granuleuse de couleur blanche à blanc cassé.
Disponible sous plaquette thermoformée de 3x 10's et en emballage PEHD de 30's, 60's, 100's et 500's.
7 Mises en garde et précautions
Généralités
Chez les patients dont les fonctions cognitives sont altérées, il peut être nécessaire de superviser l'administration de ce médicament. Il faut montrer la façon appropriée d’utiliser d’Auro-Rivastigmine aux patients et aux aidants (voir 7 Mises en garde et précautions, Conseils destinés aux patients et aux aidants).
Les symptômes classiques associés à un surdosage ayant été signalés comprennent les nausées, les vomissements, la diarrhée, l’hypertension et les hallucinations. Une bradycardie ou une syncope, qui peuvent donner lieu à un malaise ou à des chutes, peuvent également survenir (voir 8 effets indésirables, Effets indésirables observés après la commercialisation; 5 Surdosage).
Si le traitement avec d’Auro-Rivastigmine est interrompu durant plus de trois jours, on doit informer le patient de le reprendre à la dose quotidienne la plus faible qui soit et augmenter la posologie de nouveau jusqu’à l’obtention de la dose d’entretien (voir 4 Posologie et administration).
On n'a effectué aucune étude sur l'administration de la rivastigmine à des patients présentant une
L'encre d'impression contient : Oxyde de fer noir, Alcool butylique, Alcool déshydraté, Alcool isopropylique, Hydroxyde de potassium, Propylène glycol, Gomme laque et solution d'ammoniaque forte. |
maladie d'Alzheimer modérément grave ou grave, une démence modérément grave ou grave associée à la maladie de Parkinson, ou une démence d'un autre type. Par conséquent, l'efficacité et l'innocuité de la rivastigmine au sein de ces populations de patients sont inconnues.
Comme avec toute autre substance cholinergique, la prudence s’impose au moment de prescrire d’Auro-Rivastigmine chez des patients :
- prédisposés à une obstruction des voies urinaires; Voir 7 Mises en garde et précautions
- dont le poids corporel est faible (par exemple, inférieur à 50 kg), car ils pourraient présenter plus de réactions indésirables et être plus susceptibles de mettre fin à leur traitement (4 Posologie et administration, Considérations posologiques). Voir 7 Mises en garde et précautions, Troubles du métabolisme et de la nutrition et 8 effets indésirables, Effets indésirables observés au cours des études cliniques, pour des renseignements supplémentaires sur la perte de poids.
Comme c’est le cas pour tous les cholinomimétiques, des effets indésirables ont été observés peu de temps après une augmentation de la dose. Ces derniers peuvent rétrocéder par suite d’une réduction de la dose. Dans d’autres cas, le traitement par rivastigmine a été abandonné (voir 4 Posologie et administration).
Conseils destinés aux patients et aux aidants: Les Renseignements destinés aux patient·e·s sont inclus dans l’emballage d’Auro-Rivastigmine remis au patient. Il faut demander aux aidants de lire ce document avant d’administrer d’Auro-Rivastigmine. Il convient également de leur enseigner la méthode d’administration d’Auro-Rivastigmine.
Le médecin et/ou le pharmacien doit communiquer les renseignements suivants aux patients qui reçoivent d’Auro-Rivastigmine et à leurs aidants :
- 1.
Emploi concomitant de médicaments ayant un effet cholinergique
Les patients ou les aidants doivent savoir qu’il faut éviter l’utilisation d’Auro-Rivastigmine, ils ne doivent pas porter de patch transdermique de la rivastigmine ni d’autres médicaments ayant des effets cholinergiques.
- 2.
Effets indésirables gastro-intestinaux
Il faut dire aux patients ou aux aidants que des effets indésirables gastro-intestinaux, tels que des nausées, des vomissements et une diarrhée, peuvent survenir. Il importe de leur demander de surveiller l’apparition de ces effets indésirables en tout temps, mais tout particulièrement lors de l’amorce du traitement et de l’augmentation de la dose. Si ces effets indésirables persistent, les patients et les aidants doivent le dire au médecin, car une modification ou une réduction de la dose pourrait être nécessaire.
- 3.
Surveillance du poids des patients
Les patients ou les aidants doivent savoir que l’emploi d’Auro-Rivastigmine peut modifier l’appétit ou le poids du patient. Toute perte d’appétit ou diminution du poids doit faire l’objet d’un suivi.
- 4.
Réactions cutanées
On doit informer les patients ou les aidants que des réactions cutanées peuvent survenir n’importe quand durant le traitement par Auro-Rivastigmine. Ces manifestations peuvent aller d’une réaction ou irritation sans gravité à une réaction potentiellement plus grave. On doit aviser les patients ou les aidants de communiquer sans délai avec un médecin en présence de toute réaction cutanée survenant durant le traitement par Auro-Rivastigmine.
- 5.
Doses oubliées
Dans le cas d’un patient qui oublie de prendre une dose, on doit lui indiquer de prendre la prochaine dose prévue. Le patient ne doit pas doubler la dose pour compenser la dose oubliée. Si le traitement a été interrompu pendant plus de trois jours, on doit demander au patient ou à l’aidant de reprendre le traitement à la dose quotidienne la plus faible (1,5 mg, 2 f.p.j., ou 1,5 mg, 1 f.p.j., selon l’indication clinique), puis d’augmenter la dose jusqu’à la dose d’entretien, tel qu’il est décrit ci-dessus (voir 4 Posologie et administration).
Appareil cardiovasculaire
Compte tenu de leur action pharmacologique, les cholinomimétiques peuvent exercer des effets vagotoniques sur la fréquence cardiaque (comme la bradycardie). Cette éventualité risque peut-être davantage de se concrétiser chez les personnes atteintes d'une maladie du sinus ou présentant d'autres perturbations de la conduction cardiaque supraventriculaire. Lors des essais cliniques, on a exclu les patients qui présentaient des maladies cardiovasculaires graves. Il faut donc faire preuve de prudence lors du traitement de patients atteints d'une insuffisance coronarienne en évolution ou d'une insuffisance cardiaque congestive. Des cas de syncope ont été associés à l'utilisation de la rivastigmine. On recommande donc de ne pas utiliser d’Auro-Rivastigmine chez les patients ayant des anomalies de la conduction cardiaque (mis à part le bloc de branche droit), y compris la maladie du sinus et ceux qui ont présenté des épisodes de syncope inexpliqués
Depuis la commercialisation du produit, des cas d’allongement de l’intervalle QTc et/ou de torsades de pointes ont été signalés chez des patients utilisant la rivastigmine. Les d’Auro-Rivastigmine doit donc être utilisée avec prudence chez les patients présentant des antécédents préexistants ou familiaux d’allongement de l’intervalle QTc, chez les patients traités par des médicaments agissant sur l’intervalle QTc, ou chez les patients présentant une cardiopathie préexistante pertinente (par exemple, insuffisance cardiaque non compensée, infarctus du myocarde récent, bradycardie) ou des troubles électrolytiques (par exemple, hypokaliémie, hypomagnésémie).
Conduite et utilisation de machines
Au fil du temps, la maladie d’Alzheimer risque de compromettre la capacité de conduire ou d’utiliser des machines. La rivastigmine peut provoquer des étourdissements et de la somnolence, surtout au moment de l’instauration du traitement ou de l’augmentation de la dose. Le médecin traitant doit donc évaluer périodiquement les aptitudes à conduire et à faire fonctionner des machines complexes chez les patients atteints de démence traités par la rivastigmine.
Système endocrinien et métabolisme
Polymorphisme génétique : L'effet du polymorphisme génétique de la butyrylcholinestérase sur le métabolisme de la rivastigmine est inconnu.
Appareil digestif
La rivastigmine est associé à d’importantes réactions indésirables de nature gastro-intestinale, y compris des nausées et des vomissements qui peuvent survenir au début du traitement et/ou après l’augmentation de la dose. Les patients peuvent répondre à une réduction de la dose ou, dans d’autres cas, abandonner leur traitement. On peut prendre en charge les patients qui montrent des signes ou des symptômes de déshydratation résultant de vomissements ou de diarrhée prolongés au moyen de l’administration de liquides intraveineux ou d’une réduction de la dose, ou encore de l’arrêt du traitement, si la déshydratation est constatée et traitée promptement. La déshydratation peut être associée à des troubles graves (voir 8 effets indésirables).
On doit toujours amorcer le traitement par Auro-Rivastigmine à la dose de 1,5 mg, 2 f.p.j. ou de 1,5 mg, 1 f.p.j., selon le jugement du clinicien, puis augmenter la posologie jusqu’à l’obtention de la dose d’entretien.
Si le traitement avec d’Auro-Rivastigmine est interrompu durant plus de trois jours, on doit informer le patient de le reprendre à la dose quotidienne la plus faible qui soit et augmenter la posologie de nouveau jusqu’à l’obtention de la dose d’entretien (voir 4 Posologie et administration) afin de diminuer le risque de vomissements intenses et de leurs éventuelles séquelles graves (p. ex., après la commercialisation du médicament, on a signalé de très rares cas de vomissements intenses avec rupture de l’œsophage).
Il convient d’informer les aidants que les nausées et les vomissements sont très fréquents lorsque rivastigmine est utilisé à des doses supérieures à celles qui sont recommandées (voir 8 effets indésirables). On doit donc inciter les aidants à surveiller la manifestation de ces effets indésirables et de les signaler au médecin, le cas échéant. On doit absolument insister auprès des aidants pour qu’ils communiquent avec le médecin avant de reprendre le traitement s’il a été interrompu pendant plus de trois jours.
Nausées et vomissements : Des troubles gastro-intestinaux tels que des nausées, des vomissements et des diarrhées peuvent survenir en particulier lors de l’instauration du traitement et/ou lors d’une augmentation de la posologie. Les troubles gastro-intestinaux sont liés à la dose, les patients peuvent réagir à une réduction de la posologie. Dans d’autres cas, l’utilisation de la rivastigmine a été interrompue. Les patients présentant des signes ou des symptômes de déshydratation résultant de vomissements ou de diarrhées prolongés peuvent être pris en charge par une perfusion intraveineuse et une réduction de la posologie, voire l’arrêt du traitement, à condition que ces signes soient détectés et traités rapidement. La déshydratation peut entraîner des complications graves (voir 8 effets indésirables).
Les sujets de sexe féminin sont plus sensibles aux réactions indésirables cholinergiques associées à la prise d'inhibiteurs de la cholinestérase et sont en général plus susceptibles de souffrir de nausées et de
vomissements que les sujets de sexe masculin. Dans la plupart des cas, ces effets étaient d'intensité légère à modérée et transitoires, et ils disparaissaient au cours du traitement par rivastigmine ou lors de l'arrêt du traitement.
Diarrhée : Dans les essais cliniques contrôlés, menés chez des patients atteints de la maladie d’Alzheimer et de démence associée à la maladie de Parkinson, 14 % des patients traités à l’aide de la rivastigmine à raison d’au plus 6 mg, 2 f.p.j., ont souffert de diarrhée, comparativement à 9% des patients qui prenaient le placebo.
Ulcères gastro-duodénaux et hémorragies digestives : Compte tenu de la principale action des inhibiteurs de la cholinestérase, on peut s'attendre que ces agents fassent augmenter la sécrétion d'acide gastrique par suite de la stimulation cholinergique. Par conséquent, les patients devraient faire l'objet d'une surveillance étroite permettant de déceler tout saignement gastro-intestinal évident ou occulte, particulièrement les sujets présentant une prédisposition aux ulcères, par exemple, ceux qui ont des antécédents de maladie ulcéreuse ou qui reçoivent en concomitance des anti-inflammatoires non stéroïdiens (AINS). Lors des essais cliniques contrôlés menés sur rivastigmine dans la maladie d’Alzheimer, on a exclu les patients qui avaient des antécédents (au cours des deux dernières années) d'ulcère gastro-duodénal et de maladies chroniques du tube digestif. Au sein de la population traitée par rivastigmine lors des essais cliniques, on n'a observé aucune augmentation significative de l'incidence des ulcères gastro-duodénaux par rapport au placebo. La fréquence des hémorragies digestives dans les essais cliniques contrôlés était < 1 % (n = 6/1923) pour rivastigmine et de 0 % (n = 0/868) pour le placebo.
Appareil génito-urinaire
Bien qu'aucun cas n'ait été signalé lors des essais cliniques menés sur rivastigmine, les cholinomimétiques peuvent provoquer des spasmes de la vessie.
Fonctions hépatique, biliaire et pancréatique
Insuffisants hépatiques: Les données limitées concernant la pharmacocinétique de la rivastigmine chez les sujets atteints d'insuffisance hépatique (voir 10 pharmacologie clinique, Populations et états pathologiques particuliers) indiquent une exposition accrue en cas d'insuffisance hépatique légère à modérée. Par conséquent, chez les patients qui présentent une insuffisance hépatique, il est recommandé de procéder à l’augmentation de la dose de la rivastigmine en tenant compte de la tolérabilité individuelle et sous une surveillance étroite des effets indésirables, lesquels pourraient être plus fréquents chez ces patients (voir 4 Posologie et administration, Considérations posologiques).
Auro-Rivastigmine est contre-indiqué chez les patients souffrant d’insuffisance hépatique grave, puisqu’il n’a pas fait l’objet d’études chez cette population (voir 2 contre-indications).
Pancréas : Dans le cadre de l’essai clinique de base auquel ont participé des patients atteints de la maladie d’Alzheimer traités à l’aide de la rivastigmine, aucun cas de pancréatite aiguë considérée comme un effet indésirable n’a été signalé chez les patients traités par rivastigmine (0 %) alors qu’un cas a été observé chez les patients sous placebo (< 1 %). Depuis que les gélules rivastigmine et rivastigmine transdermique ont été commercialisées, on a signalé des cas de pancréatite survenus peu de temps
après le début du traitement ou après plusieurs mois, voire des années, d’utilisation.
Les patients qui ressentent une douleur persistante et inexpliquée dans la partie supérieure de l’abdomen, qu’elle soit accompagnée ou non de vomissements et de confusion, doivent consulter un médecin dans les plus brefs délais.
Troubles du métabolisme et de la nutrition
Anorexie et perte d’appétit : Dans les essais cliniques contrôlés, menés chez des patients atteints de la maladie d’Alzheimer et de démence associée à la maladie de Parkinson, on a noté une perte d’appétit ou une anorexie chez 12 % des patients traités à l’aide de la rivastigmine à des doses pouvant atteindre 6 mg, 2 f.p.j, comparativement à 3% des patients qui prenaient le placebo.
L’anorexie/une diminution de l’appétit et une perte de poids peuvent survenir au début du traitement et/ou après l’augmentation de la dose.
Faible poids corporel : Les patients dont le poids corporel est inférieur à 50 kg pourraient ressentir plus d’effets indésirables et être plus susceptibles d’abandonner le traitement en raison de ces derniers. La prudence est particulièrement de mise au moment d’amener ces patients à la dose d’entretien.
Perte de poids : Les inhibiteurs de la cholinestérase, la maladie d'Alzheimer et la démence associée à la maladie de Parkinson peuvent être associés à une importante perte de poids. Les patients pourraient perdre du poids pendant leur traitement par des inhibiteurs de la cholinestérase, y compris la rivastigmine. Par conséquent, on doit surveiller le poids des patients pendant le traitement par Auro-Rivastigmine.
Lors des essais cliniques contrôlés menés chez des patients atteints de la maladie d’Alzheimer, l'utilisation de la rivastigmine a été associée à une perte pondérale. Les femmes traitées aux doses supérieures de la marge thérapeutique, c’est-à -dire aux doses d’entretien habituelles de 6 à 12 mg/jour de la rivastigmine, étaient plus susceptibles de perdre du poids. Environ 24 % des femmes recevant des doses de 6 à 12 mg/jour de la rivastigmine ont subi une perte de poids égale ou supérieure à 7 % de leur poids d'origine par rapport à 6 % pour le groupe placebo. Chez les sujets de sexe masculin, 16 % de ceux recevant de 6 à 12 mg/jour ont subi une perte de poids comparable par rapport à 4 % pour le groupe placebo.
Dans l’unique essai mené chez 541 patients atteints de démence associée à la maladie de Parkinson et traités suivant un intervalle posologique similaire à celui qui est prescrit dans la maladie d’Alzheimer, 16,3 % des sujets ayant reçu le traitement actif ont connu une perte pondérale égale ou supérieure à 7 % de leur poids initial contre 14 % des témoins du groupe placebo (21,1 % vs 8,1 %, respectivement, chez les sujets de sexe féminin, et 13,7 % vs 17,1 %, respectivement, chez les sujets de sexe masculin). Si les taux observés dans le groupe de traitement actif s’apparentent à ceux qui sont enregistrés dans la maladie d’Alzheimer (voir ci-dessus), ce n’est pas le cas des valeurs relatives par rapport au placebo.
Surveillance et examens de laboratoire
Élévation des taux sériques d’amylase et de lipase chez les patients atteints de démence associée à la maladie de Parkinson : Chez les patients qui présentaient des taux normaux au départ, le taux d’amylase avait dépassé les limites normales lors du second dosage effectué à la fin de l’étude (24 semaines) chez 17 % des sujets recevant rivastigmine et 10 % des témoins recevant le placebo. Le taux de lipase avait fait de même chez 9 % et 4 % des patients. Les taux d’amylase et de lipase ont plus que doublé par rapport aux valeurs normales chez, respectivement, 2 et 7 patients du groupe rivastigmine, mais chez aucun des témoins du groupe placebo. Douze patients du groupe rivastigmine, comparativement à 0 dans le groupe placebo, ont connu une hausse à la fois du taux d’amylase et du taux de lipase. Aucun cas de pancréatite n’a été consigné parmi les effets indésirables dans cette étude.
Système nerveux
Aggravation des tremblements et des autres symptômes extrapyramidaux : L’emploi de la rivastigmine, à l’instar d’autres cholinomimétiques, peut engendrer des symptômes extrapyramidaux ou les exacerber. On a observé une aggravation de ces symptômes (incluant la bradykinésie, la dyskinésie et la démarche anormale) ainsi qu’une augmentation de la fréquence ou de la sévérité des tremblements chez des patients atteints de démence associée à la maladie de Parkinson traités par rivastigmine. Les tremblements, observables peu de temps après une augmentation de la dose, peuvent rétrocéder par suite d’une réduction de cette dernière (voir aussi 8 effets indésirables, Démence associée à la maladie de Parkinson, Symptômes extrapyramidaux; 4 Posologie et administration, Considérations posologiques).
Une surveillance clinique de ces effets indésirables est recommandée.
Convulsions : Lors des essais cliniques contrôlés par placebo menés sur rivastigmine, on a signalé des cas de convulsions. Les cholinomimétiques pourraient entraîner des convulsions généralisées. Cependant, les crises convulsives peuvent aussi constituer une manifestation de la maladie d'Alzheimer. Il est donc nécessaire de soupeser soigneusement les risques et les bienfaits d'un traitement par Auro-Rivastigmine chez les patients ayant des antécédents de convulsions.
Considérations périopératoires
Auro-Rivastigmine (Tartrate hydrogéné de rivastigmine) en tant qu’inhibiteur de la cholinestérase, il est susceptible d’amplifier la relaxation musculaire qu’entraînent des agents tels que la succinylcholine pendant l’anesthésie.
Fonction rénale
Insuffisants rénaux: Les données sur le profil pharmacocinétique de la rivastigmine chez des patients présentant une insuffisance rénale sont limitées (voir 10 pharmacologie clinique, Populations et états pathologiques particuliers). Par conséquent, chez les patients qui présentent une insuffisance rénale, il est recommandé de procéder à l’augmentation de la dose d’Auro-Rivastigmine en tenant compte de la tolérabilité individuelle et sous une surveillance étroite des effets indésirables, lesquels pourraient être plus fréquents chez ces patients (voir 4 Posologie et administration, Considérations posologiques).
Santé reproductive
Fertilité: On ne dispose d’aucune donnée au sujet des effets de la rivastigmine sur la fertilité humaine. L’administration de la rivastigmine à des rats mâles et femelles n’a pas altéré la fertilité ni la performance de reproduction des parents ni de la progéniture. Cependant, chez les rats, on a observé un léger retard de développement jusqu’à l’accouplement chez la génération F1 (voir 16 toxicologie non clinique, Toxicologie pour la reproduction et le développement).
Appareil respiratoire
Comme avec tous les agents cholinomimétiques, il faut faire preuve de prudence lors de l'utilisation d’Auro-Rivastigmine chez les patients ayant des antécédents d'asthme ou de syndrome respiratoire obstructif. On ne dispose d'aucune donnée sur le traitement des personnes présentant ces affections.
Appareil cutané
Réactions cutanées : Des réactions cutanées d’hypersensibilité, notamment la formation étendue de cloques, une dermatite allergique disséminée et un syndrome de Stevens-Johnson, ont également été signalées chez des patients traités par la rivastigmine par voie orale ou transdermique. Dans ces cas, on doit mettre fin au traitement (voir 2 contre-indications; 7 Mises en garde et précautions, Conseils destinés aux patients et aux aidants; 8 effets indésirables, Effets indésirables observés après la commercialisation, Affections de la peau et du tissu sous-cutané). Des cas de réactions cutanées d’hypersensibilité à dispositif transdermique de la rivastigmine qui se sont aggravées lors du passage à rivastigmine administré par voie orale ont été observés après la commercialisation du produit (voir 8 effets indésirables, Effets indésirables observés après la commercialisation).
Des réactions cutanées (au point d’application lors de l’emploi de la rivastigmine par voie transdermique et/ou sur tout le corps lors de l’emploi de la rivastigmine par voie orale ou transdermique) peuvent survenir n’importe quand durant le traitement.
Des cas de dermatite de contact allergique ont été rapportés lors de l’emploi des timbres de la rivastigmine. Chez les patients qui développent des réactions au site d'application avec le dispositif transdermique de la rivastigmine évocatrices d'une dermatite allergique de contact, le traitement par dispositif transdermique de la rivastigmine doit être interrompu. (voir 2 contre-indications). Si un traitement par rivastigmine est toujours nécessaire, le passage à la rivastigmine orale ne doit être effectué qu'après un test d'allergie négatif et sous étroite surveillance médicale. Certains patients sensibilisés à la rivastigmine par exposition au timbre de la rivastigmine peuvent ne pas tolérer la rivastigmine sous quelque forme que ce soit.
7.1 Populations particulières
7.1.1 Grossesse
La rivastigmine et/ou ses métabolites traversent la barrière placentaire chez l’animal ; on ignore si ce phénomène se produit chez l’humain. L'innocuité de la rivastigmine chez la femme enceinte n'a pas été établie. On ne dispose d’aucune donnée sur les effets de la rivastigmine chez les femmes aptes à procréer. Auro-Rivastigmine ne devrait pas être prescrit à la femme en âge de procréer, sauf si selon l'avis du médecin, les bienfaits éventuels du traitement pour la patiente l'emportent sur les risques pour
le fœtus.
7.1.2 Allaitement
Chez l’animal, la rivastigmine et/ou ses métabolites sont excrétés dans le lait maternel. Chez les rats qui ont reçu de la rivastigmine par voie orale, les concentrations de la rivastigmine et de ses métabolites ont été environ 2 fois plus élevées dans le lait maternel que dans le plasma. Comme on ne sait pas si rivastigmine passe dans le lait maternel, on ne doit pas prescrire, et par conséquent la rivastigmine à la femme qui allaite. (Voir 10 Pharmacologie clinique, Pharmacocinétique, et 16 Toxicologie non clinique, Toxicologie pour la reproduction et le développement).
7.1.3 Enfants et adolescents
Enfants (< 18 ans d’âge) : Santé Canada ne dispose d’aucune donnée ; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans d’âge) : Emploi chez des personnes de plus de 85 ans : Lors des essais cliniques contrôlés menés dans la maladie d’Alzheimer, 68 patients de plus de 85 ans ont reçu rivastigmine à raison de 6 à 12 mg/jour. Parmi ces patients, 12 ont reçu des doses élevées de la rivastigmine (> 9 ou < 12 mg/jour). Par conséquent, l'innocuité de la rivastigmine dans ce groupe d'âge n'a pas encore été déterminée en bonne et due forme. Par ailleurs, chez les patients atteints de la maladie d'Alzheimer ayant pris part aux essais cliniques contrôlés, les manifestations suivantes s'intensifiaient au fur et à mesure qu'on augmentait la dose : nausées, diarrhée, vomissements, étourdissements, anorexie, fatigue, dyspepsie et faiblesse. Il faut donc faire preuve de prudence lorsqu'on augmente les doses chez des patients âgés de plus de 85 ans (voir 4 Posologie et administration, Considérations posologiques).
Maladies concomitantes : On possède peu de données sur l'innocuité de la rivastigmine chez patients âgés en présence, d’une part, d'une maladie d'Alzheimer d'intensité légère à modérée ou d’une démence d’intensité légère à modérée associée à la maladie de Parkinson et, d’autre part, d'une ou de plusieurs maladies concomitantes graves. L'utilisation d'Auro-Rivastigmine chez les patients atteints de la maladie d'Alzheimer ou de démence associée à la maladie de Parkinson et d'autres maladies chroniques courantes chez les personnes âgées, ne devrait être envisagée qu'après en avoir soupesé soigneusement les risques et les bienfaits et comprendre une surveillance étroite des effets indésirables. Il faut donc faire preuve de prudence lorsqu'on augmente les doses chez cette catégorie de patients (voir 4 Posologie et administration, Considérations posologiques).
Patients atteints de démence vasculaire : Dans le cadre d’un essai clinique contrôlé mené à double insu pendant 6 mois, des patients chez lesquels on a diagnostiqué une démence vasculaire probable, selon les critères NINDS-AIREN, ont reçu au hasard soit rivastigmine (à raison de 3 à 12 mg/jour, n = 363), soit un placebo (n = 344). Les critères NINDS-AIREN ont été établis pour dépister les cas de démence qui semblent être principalement d’origine vasculaire, et exclure les patients atteints de la maladie d’Alzheimer. Globalement, le traitement par rivastigmine ne s’est pas révélé efficace chez les patients atteints de démence vasculaire ayant participé à cette étude.
L’étude a démontré par ailleurs que la fréquence globale des effets indésirables survenus pendant le traitement était plus faible chez les patients atteints de démence vasculaire que ce qui avait été observé précédemment chez ceux qui souffraient de la maladie d’Alzheimer. Cela dit, en général, la fréquence des effets indésirables graves était plus élevée chez les patients atteints de démence vasculaire que chez ceux dont la maladie d’Alzheimer était d’intensité légère à modérée, qu’ils aient reçue rivastigmine ou le placebo. Une telle différence pourrait s’expliquer par le fait que l’on recense un plus grand nombre de maladies concomitantes dans la première population de patients que dans la seconde.
Le taux de mortalité toutes causes confondues (2,2 % pour rivastigmine vs 1,2 % pour le placebo) et la fréquence de certains effets indésirables cardiovasculaires et vasculaires cérébraux, tels que l’angor, l’infarctus du myocarde, les maladies coronariennes, l’hypertension, la dysarthrie et l’accident vasculaire cérébral étaient plus élevés chez les patients souffrant de démence vasculaire traités par rivastigmine que chez les témoins ayant reçu le placebo. En outre, la majorité des décès enregistrés au cours de l’étude, que ce soit dans le groupe rivastigmine ou le groupe placebo, avaient été provoqués par une maladie cardiovasculaire ou vasculaire cérébrale, ou encore par une insuffisance respiratoire.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus courants - à savoir ceux dont la fréquence est d'au moins 5 % et 2 fois plus élevée que chez les témoins du groupe placebo - s'expliquent facilement par les effets cholinomimétiques de la rivastigmine. Ils comprennent : nausées, vomissements, étourdissements, diarrhée, anorexie, perte pondérale de plus de 7 % par rapport au poids initial et douleurs abdominales.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Démence de type Alzheimer
En tout, 1923 patients atteints de la maladie d'Alzheimer d'intensité légère à modérée ont suivi un traitement par rivastigmine lors des essais cliniques contrôlés. Parmi ces patients, 1417 (74 %) ont terminé les études. La durée moyenne du traitement dans tous les groupes recevant rivastigmine était de 154 jours (entre 1 et 255 jours).
Effets indésirables ayant conduit à l'abandon de l'essai : En tout, 18 % des patients (340 sur 1923) traités par rivastigmine ont abandonné les essais cliniques contrôlés de phase III en raison d’effets indésirables par rapport à 9 % (75 sur 868) des sujets du groupe placebo. Au cours des phases d’adaptation posologique des essais cliniques contrôlés, les taux d’abandon pour cause d’effets indésirables étaient de 5 % dans le cas du groupe placebo, de 5 % pour le groupe de 1 à 4 mg/jour de rivastigmine et de 21 % pour le groupe de 6 à 12 mg/jour de la rivastigmine. Au cours des phases d'entretien, 3 % des patients ayant reçu un placebo, 3 % des patients ayant reçu de 1 à 4 mg/jour de la
rivastigmine et 6 % des patients ayant reçu de 6 à 12 mg/jour de la rivastigmine ont abandonné l'étude en raison d’effets indésirables.
Les femmes traitées par rivastigmine étaient environ 2 fois plus susceptibles d'abandonner l'étude en raison d'effets indésirables que les hommes [femmes : 21 % ; hommes : 12 %]. Par ailleurs, on a découvert que les femmes ayant participé aux essais cliniques étaient plus susceptibles de présenter des réactions indésirables au médicament touchant les voies digestives et une perte de poids.
On trouve au tableau 2 les effets indésirables les plus courants qui ont mené à un abandon à savoir ceux qui sont survenus chez au moins 2 % des patients avec une fréquence 2 fois plus élevée que dans le groupe placebo.
Tableau 2 - Effets indésirables les plus fréquents (≥ 2 % avec une fréquence 2 fois plus élevée que dans le groupe placebo) ayant mené à l’abandon des essais cliniques avec répartition aléatoire et contrôlés par placebo B351, B352 et B303 chez les patients atteints de démence de type Alzheimer au cours des phases d’adaptation posologiques et d’entretien†
Phase d’adaptation posologique (1 à 12 semaines) | Phase d’entretien (13 à 26 semaines) | |||||
| Placebo n = 646 | 1-4 mg/jour n = 644 | 6-12 mg/jour n = 824 | Placebo n=588 | 1-4 mg/jour n = 587 | 6-12 mg/jour n = 601 | |
| Tous | 5% | 5% | 21% | 3% | 3% | 6% |
| Affections du système nerveux | ||||||
| Étourdissements | <1% | <1% | 3% | <1% | 0% | 1% |
| Affections gastro-intestinales | ||||||
| Nausées | 1% | 1% | 10% | 0% | <1% | 1% |
| Vomissements | 0% | <1% | 5% | 0% | <1% | 2% |
| Douleurs abdominales | <1% | <1% | 2% | <1% | <1% | <1% |
| Troubles généraux et anomalies au site d'administration | ||||||
| Asthénie | 0% | 0% | 2% | 0% | 0% | <1% |
| Fatigue | <1% | <1% | 2% | 0% | 0% | <1% |
| Troubles du métabolisme et de la nutrition | ||||||
| Anorexie | 0% | <1% | 3% | <1% | <1% | <1% |
† Tous les patients ayant reçu au moins une dose du médicament à l'étude ont été inclus dans les résultats correspondant à la phase d’adaptation posologique. Tous les patients inscrits à la phase d'entretien ont été pris en considération dans les résultats correspondant à la phase d'entretien.
La posologie utilisée durant les phases d’adaptation posologique et d'entretien doit rester souple et être adaptée aux besoins du patient.
Effets indésirables les plus fréquents associés à l’utilisation de la rivastigmine chez les patients atteints de démence de type Alzheimer: Le tableau 3 présente une comparaison des effets indésirables courants (fréquence > 5 % et 2 fois plus élevée que dans le groupe placebo) par groupe de traitement au cours de la phase d’adaptation posologique (semaines 1 à 12) et de la phase d'entretien (semaines 13 à 26). En général, les effets indésirables étaient d'intensité légère, plus fréquents aux doses plus élevées, de courte durée, et s'atténuaient avec le temps ou à l'arrêt du traitement.
Tableau 3 - Effets indésirables fréquents (≥ 5 % avec une fréquence 2 fois plus élevée que dans le groupe placebo) dans les essais cliniques avec répartition aléatoire et contrôlés par placebo B351, B352 et B303 chez les patients atteints de démence de type Alzheimer au cours des phases d’adaptation posologique et d'entretien†
Phase d’adaptation posologique (1 à 12 semaines) | Phase d’entretien (13 à 26 semaines) | |||||
| Effets indésirables | Placebo n=646 | 1-4 mg/jour n = 644 | 6-12 mg/jour n = 824 | Placebo n=588 | 1-4 mg/jour n = 587 | 6-12 mg/jour n = 601 |
| Affections du système nerveux | ||||||
| Étourdissements | 10% | 10% | 19% | 4% | 6% | 10% |
| Somnolence | 2% | 4% | 5% | 1% | 1% | 1% |
| Affections gastro-intestinales | ||||||
| Nausées | 9% | 15% | 40% | 4% | 8% | 15% |
| Vomissements | 3% | 5% | 23% | 3% | 5% | 14% |
| Diarrhée | 9% | 8% | 16% | 4% | 5% | 9% |
Douleurs abdominales | 4% | 5% | 10% | 3% | 3% | 4% |
| Troubles du métabolisme et de la nutrition | ||||||
| Anorexie | 2% | 5% | 13% | 1% | 2% | 4% |
| Troubles généraux et anomalies au site d'administration | ||||||
| Fatigue | 4% | 4% | 8% | 1% | 2% | 3% |
| Asthénie | 2% | 1% | 6% | 1% | 2% | 3% |
† Tous les patients ayant reçu au moins une dose du médicament à l'étude ont été inclus dans les résultats correspondant à la phase d’adaptation posologique. Tous les patients inscrits à la phase d'entretien ont été pris en considération dans les résultats correspondant à la phase d'entretien.
La posologie utilisée durant les phases d’adaptation posologique et d'entretien doit rester souple et être adaptée aux besoins du patient.
Lors d'un essai ouvert réunissant 305 patients atteints de la maladie d'Alzheimer, on a évalué la tolérabilité d'une dose de départ de 1,5 mg, 2 fois par jour, (soit 3 mg/jour) et d'une augmentation de la dose de 1,5 mg, 2 fois par jour, (soit 3 mg/jour) à un intervalle minimum de deux semaines. Parmi ces patients, 40 (13 %) ont abandonné l'étude en raison d'effets indésirables. Le type et la fréquence des
effets indésirables courants qui ont été signalés ne semblaient pas être très différents de ceux qui ont été observés dans les essais contrôlés par placebo.
Effets indésirables rapportés lors d’essais contrôlés menés chez des patients atteints de démence de type Alzheimer: Les effets mentionnés ont été observés lors d'essais cliniques réalisés sous étroite surveillance dans une population de patients choisie avec soin. En pratique courante ou lors d'autres essais cliniques, la fréquence signalée peut varier, étant donné que les modalités d'utilisation, le mode de déclaration et le genre de patients peuvent différer. Dans le tableau 4, on énumère les signes et symptômes apparus pendant le traitement chez au moins 2 % des participants aux essais de phase III contrôlés par placebo et qui se sont manifestés plus souvent au sein des groupes recevant rivastigmine que dans les groupes placebo. Il n'y avait pas assez de patients de race non blanche pour évaluer l'effet de la race sur la fréquence des effets indésirables dans les essais contrôlés de phase III. De même, il n'y avait pas assez de patients âgés de plus de 85 ans pour évaluer de façon systématique l'effet d'un âge avancé. Les sujets de sexe féminin étaient plus susceptibles de souffrir de nausées, de vomissements, d’une perte d'appétit et d’une perte de poids.
Tableau 4 - Effets indésirables rapportés lors d’essais contrôlés menés chez au moins 2 % des patients atteints de démence de type Alzheimer recevant de la rivastigmine à une fréquence plus élevée que les patients traités par placebo
| Effet indésirable selon l'appareil | Placebo (n = 868) | Rivastigmine (n = 1923) |
| Pourcentage de patients ayant présenté des effets indésirables | 79 | 87 |
| Affections cardiaques | ||
| Hypertension | 2 | 3 |
| Affections de la peau et du tissu sous-cutané | ||
| Prurit | 1 | 2 |
| Affections du rein et des voies urinaires | ||
| Incontinence urinaire | 2 | 3 |
| Pollakiurie | 1 | 2 |
| Affections du système nerveux | ||
| Étourdissements | 11 | 19 |
| Céphalées | 12 | 15 |
| Somnolence | 3 | 5 |
| Tremblements | 1 | 3 |
| Affections gastro-intestinales | ||
| Nausées | 12 | 37 |
| Vomissements | 6 | 23 |
| Effet indésirable selon l'appareil | Placebo (n = 868) | Rivastigmine (n = 1923) |
| Diarrhée | 11 | 16 |
| Douleurs abdominales | 6 | 11 |
| Dyspepsie | 4 | 8 |
| Constipation | 4 | 5 |
| Flatulence | 2 | 4 |
| Éructation | 1 | 2 |
| Affections oculaires | ||
| Vision trouble | 1 | 2 |
| Affections psychiatriques | ||
| Insomnie | 7 | 8 |
| Dépression | 4 | 5 |
| Anxiété | 3 | 4 |
| Hallucinations | 3 | 4 |
| Nervosité | 3 | 4 |
| Agressivité | 2 | 3 |
| Affections respiratoires, thoraciques et médiastinales | ||
| Rhinite | 3 | 4 |
| Dyspnée | 1 | 2 |
| Investigations | ||
| Perte pondérale | <1 | 2 |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 3 | 13 |
| Troubles généraux et anomalies au site d'administration | ||
| Hyperhidrose | 1 | 3 |
| Fatigue | 5 | 7 |
| Asthénie | 2 | 5 |
| Malaise | 2 | 4 |
Démence associée à la maladie de Parkinson
Au cours de l’étude à double insu contrôlée avec placebo d’une durée de 24 semaines, 541 patients ont été désignés au hasard (suivant une proportion de 2 pour 1) afin de recevoir le médicament ou un
placebo. De ce nombre, 73 % des sujets du groupe de traitement actif et 82 % des témoins du groupe placebo ont terminé l’étude (c’est-à-dire qu’ils n’ont pas abandonné le traitement). La durée moyenne du traitement dans le groupe rivastigmine a été de 144 jours (intervalle de 4 à 197 jours).
Dans cette étude, le tableau des effets indésirables de la rivastigmine concordait dans l’ensemble avec celui qui avait été établi dans la maladie d’Alzheimer, sauf en ce qui concerne la fréquence des tremblements et l’aggravation des symptômes de la maladie de Parkinson en général, qui ont été plus importantes qu’avec le placebo. Au moment de comparer les taux d’effets indésirables observés dans la maladie d’Alzheimer et la maladie de Parkinson, il convient de prendre en compte, outre la différence des populations à l’étude, un certain nombre de facteurs, y compris les écarts posologiques inhérents aux protocoles: a) l’intervalle précédant l’augmentation des doses était plus grand dans la maladie de Parkinson (4 semaines dans la maladie de Parkinson comparativement à 1 à 2 semaines dans la maladie d’Alzheimer) et b) les doses définies pour certains patients atteints de la maladie d’Alzheimer étaient plus faibles (minimum de 1 mg/jour comparativement à un minimum de 3 mg/jour dans la maladie de Parkinson).
Effets indésirables menant à l’interruption chez les patients atteints de démence associée à la maladie de Parkinson: Au cours de l’unique essai contrôlé par placebo d’une durée de 24 semaines mené avec rivastigmine, le taux d’abandon pour cause d’effets indésirables a été de 18,2 % chez les patients traités à raison de 3 à 12 mg/jour comparativement à 11,2 % parmi les témoins du groupe placebo. Les effets indésirables les plus fréquents ayant mené à un abandon, à savoir ceux qui sont survenus chez au moins 1 % des patients recevant rivastigmine et à une fréquence plus élevée que dans le groupe placebo, ont été les nausées (3,6 % pour rivastigmine vs 0,6 % pour le placebo), les vomissements (1,9 % pour rivastigmine vs 0,6 % pour le placebo) et les tremblements (1,7 % pour rivastigmine vs 0,0 % pour le placebo).
Effets indésirables sur le plan clinique les plus fréquents chez les patients atteints de démence associée à la maladie de Parkinson: Le tableau 5 présente une comparaison des effets indésirables courants (fréquence ≥5 % et 2 fois plus élevée que dans le groupe placebo) par groupe de traitement au cours de la phase d’adaptation posologique (semaines 1 à 16) et de la phase d'entretien (semaines 17 à 24).
Tableau 5 - Effets indésirables courants (≥ 5 % avec une fréquence 2 fois plus élevée que dans le groupe placebo) dans l’unique essai contrôlé chez les patients atteints de démence associée à la maladie de Parkinson, avec une répartition selon les phases d’adaptation posologique et d'entretien†
Phase d’adaptation posologique (1 à 16 semaines) | Phase d’entretien (17 à 24 semaines) | |||
| Effets indésirables | Placebo n=179 | Rivastigmine n = 362 | Placebo n=158 | Rivastigmine n=281 |
| Affections du système nerveux | ||||
| Tremblements | 3% | 9% | 1% | 1% |
| Étourdissements | 1% | 6% | 0% | <1% |
Phase d’adaptation posologique (1 à 16 semaines) | Phase d’entretien (17 à 24 semaines) | |||
| Affections gastro-intestinales | ||||
| Nausées | 11% | 27% | 1% | 5% |
| Vomissements | 2% | 14% | 0% | 4% |
| Troubles du métabolisme et de la nutrition | ||||
| Anorexie | 2% | 5% | 1% | 2% |
†Tous les patients ayant reçu au moins 1 dose du médicament à l'étude ont été inclus dans les résultats correspondant à la phase d’adaptation posologique. Tous les patients inscrits à la phase d'entretien ont été pris en considération dans les résultats correspondant à la phase d'entretien.
Effets indésirables signalés pendant l’essai contrôlé : Les effets mentionnés ont été observés lors d'un essai clinique réalisé sous étroite surveillance dans une population de patients choisie avec soin. En pratique courante ou lors d'autres essais cliniques, la fréquence signalée peut varier, étant donné que les modalités d'utilisation, le mode de déclaration et le genre de patients traités peuvent différer. Dans le tableau 6, on énumère les signes et symptômes apparus pendant le traitement chez au moins 2 % des patients traités par rivastigmine (à raison de 3 à 12 mg/jour) dans le cadre de l’unique essai contrôlé par placebo et plus fréquemment dans le groupe rivastigmine que dans le groupe placebo dans le cadre de l’essai contrôlé par placebo. Il n'y avait pas assez de patients qui n’étaient pas de race blanche pour évaluer l'effet de la race sur la fréquence des effets indésirables dans cet essai. De même, il n'y avait pas assez de patients âgés de plus de 85 ans pour évaluer de façon systématique l'effet d'un âge avancé. Les sujets de sexe féminin étaient plus susceptibles de souffrir de nausées, de vomissements, d’une perte d'appétit et d’une perte de poids.
En général, les réactions indésirables ont été moins fréquentes vers la fin de la phase d’entretien du traitement.
Tableau 6 - Effets indésirables signalés durant une période de 24 semaines dans le cadre de l’essai clinique contrôlé par placebo chez au moins 2 % des patients atteints de démence associée à la maladie de Parkinson recevant de la rivastigmine (de 3 à 12 mg/jour) et avec une fréquence plus élevée que chez les patients du groupe placebo.
| Essai contrôlé par placebo | ||
| Effet indésirable selon l’appareil | Placebo (n=179) | Rivastigmine (n = 362) |
| Pourcentage de patients ayant présenté des effets indésirables | 71 | 84 |
| Affections de la peau et du tissu sous-cutané | ||
| Hyperhidrose | 1 | 2 |
| Affections du système nerveux | ||
| Tremblements | 4 | 10 |
| Essai contrôlé par placebo | ||
| Effet indésirable selon l’appareil | Placebo (n=179) | Rivastigmine (n = 362) |
| Étourdissements | 1 | 6 |
| Céphalées | 3 | 4 |
| Somnolence | 3 | 4 |
| Maladie de Parkinson (aggravation) | 1 | 3 |
| Bradykinésie | 2 | 3 |
| Dyskinésie | 1 | 1 |
| Hypokinésie | 0 | 0,3† |
| Parkinsonisme | 1 | 2 |
| Affections gastro-intestinales | ||
| Nausées | 11 | 29 |
| Vomissements | 2 | 17 |
| Diarrhée | 4 | 7 |
| Douleur dans la partie supérieure de l’abdomen | 1 | 4 |
| Ptyalisme | 0 | 1 |
| Affections psychiatriques | ||
| Anxiété | 1 | 4 |
| Insomnie | 2 | 3 |
| Agitation | 2 | 3 |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 3 | 6 |
| Perte d’appétit | 5 | 8 |
| Déshydratation | 1 | 2 |
| Troubles généraux et anomalies au site d'administration | ||
| Chute | 6 | 6 |
| Fatigue | 3 | 4 |
| Asthénie | 1 | 2 |
†La fréquence d’hypokinésie de 0,3 % observée dans le groupe rivastigmine (essai contrôlé par placebo) n’a pas été arrondie, comparativement aux autres valeurs présentées dans le tableau 7, ce qui aurait laissé croire qu’aucun effet indésirable de ce type n’a été signalé au cours de l’essai, ce qui n’est pas le cas.
Symptômes extrapyramidaux : L’emploi d’Auro-Rivastigmine, à l’instar d’autres cholinomimétiques,
peut engendrer des symptômes extrapyramidaux ou les exacerber. On a observé une aggravation de ces symptômes (incluant la bradykinésie, la dyskinésie et la démarche anormale) ainsi qu’une augmentation de la fréquence ou de la sévérité des tremblements chez des patients atteints de démence associée à la maladie de Parkinson traités par rivastigmine. Ces symptômes ont entraîné l’abandon de la rivastigmine dans certains cas (p. ex. 1,7 % des sujets sous rivastigmine ont abandonné le traitement pour cause de tremblements, comparativement à 0 % dans le groupe placebo).
Le tableau 7 indique le nombre et la fréquence des effets indésirables préalablement définis dans le cadre d’un essai clinique contrôlé spécifique mené durant 24 semaines ayant porté sur rivastigmine chez des patients atteints de démence associée à la maladie de Parkinson comme possiblement représentatifs d’une aggravation des symptômes parkinsoniens. Sont mentionnés dans ce tableau les effets indésirables survenus à une fréquence plus élevée dans le groupe rivastigmine que dans le groupe placebo ; les autres effets préalablement définis sont énumérés à la fin.
Tableau 7 - Effets indésirables préalablement définis comme possiblement représentatifs d’une aggravation des symptômes parkinsoniens chez des patients atteints de démence associée à la maladie de Parkinson dans le cadre d’un essai clinique contrôlé par placebo d’une période de 24 semaines †.
| Essai contrôlé par placebo | ||
Placebo n (%) | Rivastigmine n (%) | |
| Total des patients à l’étude | 179 (100) | 362 (100) |
| Total des patients ayant ressenti un effet indésirable prédéfini | 28 (15,6) | 99 (27,3) |
| Total des patients ayant ressenti un effet indésirable prédéfini¥ | 64 (17,7) | 19 (10,6) |
| Tremblements | 7 (3,9) | 37 (10,2) |
| Aggravation de la maladie de Parkinson/parkinsonisme | 3 (1,7) | 20 (5,5) |
| Bradykinésie | 3 (1,7) | 9 (2,5) |
| Chute | 11 (6,1) † | 21 (5,8) † |
| Ptyalisme | 0 | 5 (1,4) |
| Dyskinésie | 1 (0,6) | 5 (1,4) |
| Démarche anormale / perturbée | 0 | 5 (1,4) |
| Dystonie | 1 (0,6) | 3 (0,8) |
| Raideur musculosquelettique | 0 | 3 (0,8) |
| Trouble extrapyramidal | 0 | 1 (0,3) |
| Hypokinésie | 0 | 1 (0,3) |
| Trouble moteur | 0 | 1 (0,3) |
| Rigidité musculaire | 0 | 1 (0,3) |
| Essai contrôlé par placebo | ||
Placebo n (%) | Rivastigmine n (%) | |
| Frissons | 0 | 1 (0,3) |
| Dysfonction motrice | 0 | 1 (0,3) |
†Les effets indésirables prédéfinis observés dans le groupe rivastigmine, mais pas à une fréquence plus élevée que dans le groupe placebo, comprennent les chutes, les troubles de l’équilibre, l’écoulement de salive, le phénomène « on-off », le phénomène d’inertie, l’hypertonie et la dysarthrie.
En ce qui concerne les cas de tremblements rapportés, ils se sont limités, pour environ 90 % d’entre eux, à un seul épisode, et 47,5 % des cas sont survenus moins de 1 semaine après une augmentation de la dose.
L’analyse des données concernant les symptômes extrapyramidaux, fondée sur des sous-populations de patients atteints de maladie de Parkinson légère (stade 1,0 à 2,5 selon Hoehn et Yahr) ou modérée ou grave (stade 3,0 à 5,0 selon Hoehn et Yahr), n’a pas révélé de différence manifeste entre les 2 sous-groupes, sauf en ce qui concerne les points suivants.
- a) Les patients modérément ou gravement atteints traités par rivastigmine ont été plus nombreux, en pourcentage, à faire l’expérience de symptômes représentatifs d’une aggravation des symptômes parkinsoniens tels que mentionnés au tableau 7 (32 % vs 23 %), en raison principalement de la fréquence des chutes (10 % vs 1,6 %, respectivement) et des cas d’aggravation des symptômes parkinsoniens (4 % vs 0,5 %) ; ce scénario n’était pas apparent dans le groupe placebo.
- b) Les patients modérément ou gravement atteints de la maladie de Parkinson aux prises avec des tremblements entre autres effets indésirables ont été moins nombreux que les patients légèrement atteints à pouvoir s’en affranchir durant l’étude (47 % vs 62 %).
Une surveillance clinique de ces effets indésirables est recommandée (voir 7 Mises en garde et précautions, Système nerveux, Aggravation des tremblements et des autres symptômes extrapyramidaux; 4 Posologie et administration, Considérations posologiques).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Démence de type Alzheimer
La rivastigmine a été administré à plus de 5297 sujets au cours des essais cliniques effectués dans le monde entier. De ce nombre, 4326 patients ont été traités pendant au moins trois mois, 3407 patients ont été traités pendant au moins six mois, 2150 patients ont été traités pendant un an, 1250 pendant deux ans et 168 pendant plus de trois ans. En ce qui concerne la dose la plus élevée, 1679 patients ont reçu des doses quotidiennes moyennes de 10 à 12 mg, 1659 patients pendant trois mois, 1504 pendant six mois, 885 pendant un an, 629 pendant deux ans et 86 pendant plus de trois ans.
Certains signes et symptômes apparus pendant le traitement lors de huit essais cliniques contrôlés et neuf essais ouverts en Amérique du Nord, en Europe de l'Ouest, en Australie, en Afrique du Sud et au Japon ont été signalés à titre d’effets indésirables par les investigateurs qui ont eu recours à leur propre
terminologie. Pour obtenir une estimation globale de la proportion de sujets ayant éprouvé des effets de même nature, on a regroupé les manifestations au sein de catégories normalisées à l'aide d'une version modifiée du dictionnaire de l'OMS ; la fréquence des effets a ensuite été calculée pour l'ensemble des essais. Ces catégories figurent dans la liste ci-après. La fréquence correspond au nombre de patients qui, sur les 5297 ayant participé aux essais, ont manifesté l’effet indésirable visé pendant le traitement par rivastigmine. On a inclus tous les effets signalés à au moins six reprises ; on a toutefois exclu les effets déjà mentionnés au tableau 4, les termes de l'OMS trop généraux pour être informatifs et les manifestations moins susceptibles d'être causées par le médicament. Les effets sont regroupés par appareil et énumérés suivant les définitions que voici : « effet indésirable fréquent » - effet s'étant manifesté chez au moins 1 personne sur 100 et « effet indésirable rare » - effet s'étant manifesté chez 1 personne sur 100 à 1 personne sur 1000. Les effets indésirables présentés ne sont pas forcément imputables au traitement par la rivastigmine ; dans la plupart des cas, on les a observés suivant une fréquence comparable chez les témoins des groupes placebo au cours des essais contrôlés.
Affections hématologiques et du système lymphatique : Fréquent : Anémie. Rares : Anémie avec carence en vitamine B12, anémie hypochrome, Leucocytose, adénopathie, thrombocytopénie.
Affections cardiaques : Fréquent : Angor, bradycardie, insuffisance cardiaque, fibrillation auriculaire, hypotension, infarctus du myocarde, palpitation, œdème périphérique, hypotension orthostatique. Rares : Arythmie, bloc auriculoventriculaire, bloc de branche, arrêt cardiaque, douleurs thoraciques, trouble coronarien, électrocardiogramme anormal, œdème, extrasystole, œdème généralisé bruits anormaux du cœur, ischémie myocardique, maladie du sinus, tachycardie supraventriculaire, tachycardie.
Affections de l'oreille et du labyrinthe : Fréquent : Acouphène. Rares : Surdité, otalgie, trouble otique non précisé, trouble vestibulaire.
Affections endocriniennes : Rares : Goitre, hypothyroïdie.
Affections oculaires : Fréquent : Cataracte, conjonctivite. Rares : Sécrétion anormale de larmes, blépharite, hémorragie conjonctivale, diplopie, anomalie des yeux, douleurs oculaires, glaucome.
Affections gastro-intestinales : Fréquent : Incontinence fécale, gastrite, troubles dentaires. Rares: Colite, polype colorectal, diverticulite, ulcère duodénal, dysphagie, œsophagite, ulcère gastrique, gastroentérite, reflux gastro-œsophagien, hémorragie digestive, gingivite, glossite, mauvaise haleine, hématémèse, hernie, hoquet, augmentation de l'appétit, occlusion intestinale, méléna, pancréatite, ulcère gastroduodénal, trouble rectal, hémorragie rectale, ténesme, caries dentaires, stomatite ulcéreuse.
Troubles généraux et anomalies au site d'administration : Fréquent : douleurs thoraciques, œdème, fièvre, bouffées de chaleur, symptômes pseudo-grippaux, frissons. Rares: douleurs thoraciques rétrosternales, œdème facial, sensation de froid, hypothermie, réaction inflammatoire non précisée, douleurs, pâleur.
Affections hépatobiliaires : Rares : Dysfonctionnement hépatique, cholécystite, cholélithiase, augmentation de la gamma-glutamyl-transférase, augmentation des enzymes hépatiques.
Affections du système immunitaire : Fréquent : Allergie. Rares : Réaction allergique, œdème périorbitaire, polyarthrite rhumatoïde.
Infections et infestations : Fréquent : Infection, pneumonie, infection des voies respiratoires supérieures, infection de l'appareil urinaire, infection virale. Rares : Infection bactérienne, cellulite, cystite, mycose, herpès, zona, candidose, onychomycose, otite moyenne, maladie parasitaire, septicémie.
Lésions, intoxications et complications d'interventions : Fréquent : Traumatisme accidentel, surdose. Rares : Chute.
Investigations : Rares : gain de poids.
Troubles du métabolisme et de la nutrition : Fréquent : déshydratation, hypokaliémie. Rares: Cachexie, diabète sucré, goutte, hypercholestérolémie, hyperglycémie, hyperlipidémie, hypoglycémie, hyponatrémie, soif.
Affections musculosquelettiques et du tissu conjonctif : Fréquent : Arthralgie, arthrite, lombalgies, fracture osseuse, crampes dans les jambes, douleurs dans les jambes, myalgie, douleurs. Rares : Arthropathie, arthrose, trouble osseux, douleur osseuse, bursite, crampes, hernie, malformation articulaire, faiblesse musculaire, ostéoporose, malformation de la colonne vertébrale, raideur, tendinite, trouble tendineux, trouble du disque intervertébral.
Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes): Fréquent: Épithélioma cutané basocellulaire. Rares : Cancer de la vessie, cancer, cancer du côlon, cancer du sein (femme), cancer de la peau, tumeur non précisée, adénome non précisé, néoplasme non précisé.
Affections du système nerveux : Fréquent : Démarche anormale, ataxie, convulsions, trouble extrapyramidal, paresthésies, syncope, vertige. Rares : Problèmes de coordination, aphasie, apraxie, accident vasculaire cérébral, Peau moite et froide, coma, sécheresse de la bouche, dysphonie, bouffées vasomotrices, hyperkinésie, hyperréflectivité, hypertonie, hypoesthésie, hypokinésie, hyporéflectivité, sécrétion accrue de salive, contractions musculaires involontaires, perte du goût, migraine, névralgie, neuropathie, nystagmus, parésie, neuropathie périphérique, perturbations gustatives, trouble de l'élocution.
Affections psychiatriques : Fréquent : Agitation, perturbation du comportement, confusion, anxiété, paranoïa délirante, réaction paranoïde, paranoïa. Rares : Activité onirique anormale, amnésie, apathie, baisse de la libido, délire, démence, dépersonnalisation, labilité émotionnelle, problèmes de concentration, augmentation de la libido, névrose, psychose, troubles du sommeil, réaction de stress, idées suicidaires.
Affections du rein et des voies urinaires : Fréquent : Hématurie. Rares : Insuffisance rénale aiguë, albuminurie, dysurie, trouble de la miction, mictions urgentes, nycturie, polyurie, pyurie, calcul rénal, kyste rénal, anomalie de la fonction rénale, trouble de la vessie non précisé, trouble urétral, rétention urinaire.
Affections des organes de reproduction et du sein : Fréquent : Troubles de la prostate. Rares: Vaginite atrophique, douleurs mammaires (femmes), impuissance, saignements intermenstruels, trouble de l'utérus non précisé, hémorragie vaginale, vaginite.
Affections respiratoires, thoraciques et médiastinales : Fréquent : Bronchite, toux, pharyngite, sinusite. Rares : Bruits thoraciques anormaux, apnée, bronchospasme, emphysème, hyperventilation, expectoration accrue, laryngite, épanchement pleural, trouble pulmonaire, œdème pulmonaire, trouble respiratoire, insuffisance respiratoire.
Affections de la peau et du tissu sous-cutané : Fréquent : Éruption cutanée, affection cutanée, ulcère cutané. Rares: Abcès, acné, alopécie, éruption bulleuse, dermatite de contact, dermatite, sécheresse de la peau, eczéma, éruption cutanée érythémateuse, furonculose, prurit génital, hyperkératose, éruption cutanée maculopapuleuse, troubles des ongles, otite externe, éruption cutanée psoriaforme, séborrhée, kyste cutané, décoloration de la peau, desquamation de la peau, hypertrophie cutanée, érythème solaire, affection de la paupière non précisée, urticaire, verrue, irritation cutanée érythrodermie bulleuse avec épidermolyse, érythème, dermatite allergique.
Affections vasculaires : Fréquent : Trouble vasculaire cérébral, épistaxis. Rares : Anévrisme, trouble circulatoire, hématome, hémorroïdes, hémorragie cérébrale, ischémie périphérique, phlébite, embolie pulmonaire, purpura, thrombophlébite profonde, thrombose, hémorragie non précisée, varices, troubles vasculaires.
Cauchemars : On compte des rapports graves et non graves de cauchemars tant dans le cadre de la pharmacovigilance que durant les essais cliniques sur rivastigmine. Au cours des essais cliniques contrôlés, 1,2 % des patients traités par rivastigmine ont rapporté des cauchemars contre 0,2 % des sujets ayant reçu le placebo. Dans certains cas, on ne peut exclure un lien de cause à effet. Dans la majorité des cas, une réduction de la dose de la rivastigmine ou l’abandon de ce médicament ont amené un soulagement des symptômes.
L’effet indésirable suivant, non mentionné ci-dessus, a été observé lors d’un essai clinique contrôlé ayant porté sur l’emploi rivastigmine transdermique chez des patients atteints de démence de type Alzheimer d'intensité légère à modérée et n’est pas déjà répertorié. :
Rare : hyperactivité psychomotrice.
Démence associée à la maladie de Parkinson
Les gélules rivastigmine ont été administrées à 779 sujets atteints de démence associée à la maladie de Parkinson au cours des essais cliniques effectués dans le monde entier. De ce nombre, 663 ont été traités pendant au moins 3 mois, 253 pendant au moins 6 mois et 313 pendant 1 an.
Les paragraphes qui suivent font état des autres effets indésirables survenus en cours de traitement chez au moins 0,3 % atteint de démence associée à la maladie de Parkinson. Ont été exclus les effets déjà mentionnés sous la rubrique Démence de type Alzheimer ou ailleurs dans la monographie, les termes de l’OMS trop généraux pour être informatifs, les effets relativement mineurs et les manifestations moins susceptibles d’avoir été causées par le médicament. Les effets sont regroupés par
appareil et énumérés suivant les définitions que voici : « effet indésirable fréquent » - effet s'étant manifesté chez au moins 1 personne sur 100 et « effet indésirable rare » - effet s'étant manifesté chez 1 personne sur 100 à 1 personne sur 1000. Les effets indésirables présentés ne sont pas forcément imputables à rivastigmine ; dans la plupart des cas, on les a observés suivant une fréquence comparable chez les témoins des groupes placebo au cours des essais contrôlés.
Affections cardiaques : Fréquent : Douleur thoracique, hypertension. Rares : Syndrome d’Adams-Stokes, mort subite d’origine cardiaque.
Affections gastro-intestinales : Fréquent : Dyspepsie. Rares : Fécalome, dysphagie, diverticulite, péritonite.
Affections de l'oreille et du labyrinthe : Fréquent : Vertige. Rares : Syndrome de Ménière.
Affections endocriniennes : Rares : Augmentation de la prolactine.
Affections oculaires : Rares : Vision trouble, blépharospasme, conjonctivite, rétinopathie.
Affections hépatobiliaires : Rares : Augmentation des phosphatases alcalines, augmentation de la gamma-glutamyl-transférase.
Affections musculosquelettiques et du tissu conjonctif : Fréquent : Dorsalgie. Rares : Raideur musculaire, myoclonie, phénomène d’inertie.
Affections du système nerveux : Fréquent : Dyskinésie, accident ischémique transitoire, phénomène de la roue dentée. Rares : Dystonie, hémiparésie, épilepsie, syndrome des jambes sans repos.
Affections psychiatriques : Fréquent : Agitation, dépression. Rares : Délire, insomnie.
Affections du rein et des voies urinaires : Rares : Incontinence urinaire, vessie neurogène.
Affections des organes de reproduction et du sein : Rares : Hypertrophie de l’endomètre, mastite, adénome prostatique.
Affections respiratoires, thoraciques et médiastinales : Fréquent : Dyspnée. Rares : Toux.
Affections vasculaires : Rares : Syncope vasovagale, vascularite.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Se reporter à la section 7 Mises en garde et précautions, Surveillance et examens de laboratoire pour de l’information sur les résultats de laboratoire anormaux.
8.5 Effets indésirables observés après la commercialisation
Gélules rivastigmine : Sont mentionnés ci-après d’autres effets indésirables, présentant un lien
temporel avec l’administration de la rivastigmine, qui ont été rapportés spontanément depuis la commercialisation du médicament, mais ne figurent pas ci-dessus. Comme ces effets sont signalés de façon volontaire par une population de taille inconnue, il n'est pas toujours possible d'en estimer la fréquence avec précision.
Affections cardiaques : maladie du sinus.
Affections gastro intestinales: vomissements intenses accompagnés d’une rupture de l’œsophage (voir 7 Mises en garde et précautions, Gastro-intestinal).
Affections hépatobiliaires : hépatite.
Affections psychiatriques : agression, symptômes extrapyramidaux chez des patients atteints de démence de type Alzheimer.
Affections de la peau et du tissu sous-cutané : Syndrome de Stevens-Johnson, vésicules, dermatite allergique (disséminée). Une aggravation des réactions d'hypersensibilité cutanée a été rapportée lorsque les patients traités par la rivastigmine transdermique sont passés à la rivastigmine orale.
Les événements indésirables supplémentaires suivants ont été rapportés après la commercialisation de la rivastigmine transdermique.
Affections hépatobiliaires : insuffisance hépatique.
Affections du système nerveux : aggravation de la maladie de Parkinson chez les patients atteints de la maladie ; convulsions.
Affections de la peau et du tissu sous-cutané : urticaire.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Compte tenu de ses effets pharmacodynamiques, la rivastigmine ne doit pas être administrée conjointement avec d’autres cholinomimétiques, vu le risque d’effets additifs menant à une activité cholinergique accrue. On peut s'attendre à un effet synergique lorsqu'on administre des inhibiteurs de la cholinestérase en concomitance avec de la succinylcholine ou des curarisants similaires, ou avec des agonistes cholinergiques comme le béthanéchol.
Utilisation avec d'autres médicaments connus pour prolonger l'intervalle QTc: La prudence s’impose lors de l’utilisation de la rivastigmine en association avec d’autres médicaments connus pour allonger l’intervalle QTc et une surveillance clinique (ECG) peut s’avérer nécessaire. Ce sont notamment, mais sans s’y limiter: les antiarythmiques de classe IA (p. ex., quinidine), les antiarythmiques de classe III (p. ex., amiodarone, sotalol), certains antidépresseurs (p. ex., citalopram, escitalopram, amitriptyline), d’autres antipsychotiques (p. ex., dérivés de la phénothiazine, sertindole, pimozide, ziprasidone), les agents qui augmentent la motilité gastro-intestinale (p. ex., cisapride), les antihistaminiques (p. ex., mizolastine), certains antibiotiques (p. ex., clarithromycine, érythromycine, lévofloxacine, moxifloxacine)
et les antipaludiques (p. ex., halofantrine).
9.3 Interactions médicament-comportement
Interaction avec la nicotine : Lors d’une analyse de pharmacocinétique menée auprès d’une population atteinte de démence de type Alzheimer (n = 75 fumeurs et 549 non-fumeurs), la consommation de nicotine après la prise orale de la rivastigmine à des doses pouvant atteindre 12 mg/jour a augmenté la clairance de la rivastigmine de 23 %.
9.4 Interactions médicament-médicament
Pour évaluer le risque d'interactions entre rivastigmine administré par voie orale et la digoxine, la warfarine, le diazépam et la fluoxétine, on n'a mené que des études à court terme consistant en l'administration de doses uniques à de jeunes volontaires sains. On n'a pas observé d'effets significatifs sur le profil pharmacocinétique de ces agents ni sur le métabolisme de la rivastigmine. On n'a pas réalisé de telles études chez les personnes âgées.
Anesthésie : Comme d’Auro-Rivastigmine est un inhibiteur de la cholinestérase, il risque d'amplifier la relaxation musculaire qu'entraînent des agents tels que la succinylcholine au cours d'une anesthésie.
Anticholinergiques : À cause de leur mode d'action, les inhibiteurs de la cholinestérase peuvent entraver l'action des médicaments anticholinergiques (p. ex., oxybutynine, toltérodine); et, par conséquent, on doit éviter leur utilisation en concomitance.
β-bloquants: L’administration concomitante de divers β-bloquants (dont l’aténolol) et de la rivastigmine a donné lieu à des effets additifs menant à la bradycardie (laquelle peut se solder par une syncope). De tels effets sont particulièrement susceptibles de survenir avec les β-bloquants cardiosélectifs, mais ont également été observés chez des patients recevant d’autres types de β-bloquants.
Cholinomimétiques et d'autres inhibiteurs de la cholinestérase : Compte tenu de ses effets pharmacodynamiques, la rivastigmine ne doit pas être administrée conjointement avec d’autres cholinomimétiques, vu le risque d’effets additifs menant à une activité cholinergique accrue. On peut s'attendre à un effet synergique lorsqu'on administre des inhibiteurs de la cholinestérase en concomitance avec de la succinylcholine ou des curarisants similaires, ou avec des agonistes cholinergiques comme le béthanéchol.
Métoclopramide : Vu le risque d’effets extrapyramidaux additifs, l’emploi concomitant de métoclopramide et de la rivastigmine est déconseillé.
Autres médicaments psychotropes : Dans les essais cliniques contrôlés sur les gélules rivastigmine, peu de patients ont reçu des neuroleptiques, des antidépresseurs, des antipsychotiques ou des anticonvulsivants ; on dispose donc de renseignements limités sur l’interaction de la rivastigmine avec ces médicaments.
Effet de la Rivastigmine sur le métabolisme d'autres médicaments : Le métabolisme de la rivastigmine prend essentiellement la forme d'une hydrolyse par les estérases. L'effet de la rivastigmine sur la clairance des médicaments métabolisés par le cytochrome P450 n'a pas fait l'objet d'études in vivo. Les
résultats des études menées chez l’animal indiquent que les principales isoenzymes du cytochrome P450 n'interviennent pour ainsi dire pas dans le métabolisme de la rivastigmine. Cependant, selon les études in vitro, aucune interaction pharmacocinétique ne devrait se produire avec les médicaments métabolisés par les isoenzymes suivantes : CYP1A2, CYP2D6, CYP3A4/5, CYP2E1, CYP2C9, CYP2C8, CYP2C19 ou CYP2B6.
La rivastigmine peut inhiber le métabolisme d'autres médicaments soumis à la médiation de la butyrylcholinestérase (voir 10 pharmacologie clinique, Pharmacocinétique, Métabolisme).
Effet d'autres médicaments sur le métabolisme de la Rivastigmine : Les agents intensifiant ou inhibant le métabolisme par le cytochrome P450 ne devraient pas modifier le métabolisme de la rivastigmine. Aucune étude pharmacocinétique formelle n’a été réalisée pour évaluer le potentiel d’interaction médicamenteuse avec d’autres médicaments couramment pris par les personnes âgées. Cela dit, selon des analyses pharmacocinétiques menées au sein d'un sous-groupe (n = 359 ; de 6 à 12 mg/jour) de patients atteints de la maladie d'Alzheimer ayant pris part aux essais cliniques contrôlés, l'administration orale de la rivastigmine en concomitance avec certains médicaments de prescription courante ne modifierait pas les paramètres cinétiques de la rivastigmine et n'amènerait pas un risque accru d'effets indésirables pertinents sur le plan clinique. Toutefois, le pourcentage de sujets recevant des traitements concomitants à long terme s'établissait comme suit : anilides (par exemple, l'acétaminophène) (10 %), antiacides (12 %), antiangineux (6 %), antihistaminiques (2 %), antihypertenseurs (12 %), benzodiazépines (< 1 %), bêtabloquants (7 %), bloqueurs des canaux calciques (12 %), glucosides digitaliques (5 %), anti-inflammatoires non stéroïdiens (13 %), hypoglycémiants oraux (3 %), acide salicylique et dérivés (28 %).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Les changements pathologiques survenant dans la démence de type Alzheimer touchent les voies cholinergiques neuronales qui partent de la base du prosencéphale et gagnent le cortex cérébral et l’hippocampe. On pense que certaines manifestations cliniques de la démence découlent d’un ralentissement du fonctionnement de ces voies cholinergiques. On suppose que la rivastigmine, inhibiteur de la cholinestérase réversible de type carbamate, facilite la neurotransmission cholinergique en ralentissant la dégradation de l’acétylcholine libérée par les neurones cholinergiques par
l’intermédiaire de l’inhibition de l’acétylcholinestérase. Si ce mode d’action se révèle exact, l’effet de la rivastigmine pourrait s’atténuer au fur et à mesure que la maladie évolue et que le nombre de neurones cholinergiques fonctionnels diminue.
Rien ne prouve que la rivastigmine modifie l'évolution du processus sous-jacent de la démence.
10.2 Pharmacodynamie
La rivastigmine inhibe l'activité de l'acétylcholinestérase (AChE) et de la butyrylcholinestérase (BuChE). Chez les patients atteints de la maladie d'Alzheimer, on a noté une importante inhibition liée à la dose de l'activité de l’AChE et de la BuChE dans le liquide céphalo-rachidien, avec une inhibition moyenne maximale comparable (62 %). Dans le plasma, on remarque en général une inhibition significative de l'activité de la BuChE de 1,5 heure après la prise du médicament jusqu'à un maximum de 8 heures après celle-ci, l’inhibition maximale observée étant de 51 % à la dose de 5 mg, 2 fois par jour.
Par conséquent, la rivastigmine pourrait vraisemblablement inhiber le métabolisme d'autres médicaments soumis à la médiation de la butyrylcholinestérase (voir 9 Interactions médicamenteuses, Aperçu des interactions médicamenteuses).
Paramètres pharmacodynamiques chez l'animal
La rivastigmine a inhibé l'AChE in vitro dans diverses régions de l'encéphale du rat suivant les valeurs CI50 que voici : cortex : 1,7 x 10⁻⁵ mol ; hippocampe : 1,5 x 10⁻⁵ mol; corps strié: 2,0 x 10⁻⁵ mol et protubérance annulaire / bulbe rachidien: 2,0 x 10⁻⁵ mol
À la suite de l’administration de doses uniques de la rivastigmine par voie orale à des rats, l’activité de l’AChE, mesurée ex vivo, était inhibée dans plusieurs régions de l'encéphale. L’effet de ces doses uniques de la rivastigmine sur l’enzyme était plus prononcé dans l’hippocampe et le cortex que dans le corps strié, la protubérance annulaire et le bulbe rachidien des animaux (CI50 : cortex : 0,5 mg/kg, voie orale ; hippocampe: 1 mg/kg, voie orale; corps strié: 1,75 mg/kg, voie orale et protubérance annulaire / bulbe rachidien: 2 mg/kg, voie orale). Toujours chez le rat, la physostigmine administrée par voie sous-cutanée a, pour sa part, inhibé l’AChE avec une égale intensité dans toutes les régions encéphaliques examinées (CI50 : cortex : 0,22 mg/kg ; hippocampe : 0,27 mg/kg ; corps strié : 0,28 mg/kg et protubérance annulaire / bulbe rachidien : 0,27 mg/kg).
Enfin, l'administration, à des rats, de doses uniques de la rivastigmine par voie orale a également donné lieu à une accumulation accrue d'ACh dans l'encéphale, qui était plus marquée dans le cortex que dans l'hippocampe et le corps strié.
L’administration sous-cutanée, à des rats, d’une dose unique de la rivastigmine de 0,75 mg/kg a produit une inhibition de l’activité de l’AChE périphérique (cœur : 55 % des valeurs témoins ; sang : 34 % des valeurs témoins) comparable à celle de l'AChE encéphalique (cortex : 37 % des valeurs témoins ; hippocampe : 45 % des valeurs témoins).
L'administration ininterrompue et prolongée de la rivastigmine a entraîné une diminution de la sélectivité du médicament envers l'AChE encéphalique par rapport à l'AChE périphérique (cœur et sang).
De même, l'administration continue et prolongée de la rivastigmine (pendant 14 jours) s'est traduite par une perte de la sélectivité apparente de cette substance envers l'AChE présente dans certaines régions de l'encéphale des rats.
On a proposé que l’activation de l’onde lente lors de l’EEG hippocampique (synchronisation des ondes thêta) témoignerait d’une intensification de l’activité muscarinique centrale. Chez le rat, la rivastigmine a synchronisé les ondes lentes rythmiques de l’EEG hippocampique à une dose-seuil de 75 μg/kg, tant par voie i.p. que par voie orale. La physostigmine a provoqué des effets semblables à une dose de 75 μg/kg, administrée par voie i.p.
On a évalué les effets de la rivastigmine sur les poumons au moyen de cochons d'Inde ventilés.
À des doses de 0,01 à 1 mg/kg par voie i.v., la rivastigmine n'a pas altéré la résistance des voies aériennes. Cependant, l’administration préalable de 0,1 mg/kg par voie i.v. de la rivastigmine a amené une intensification du bronchospasme provoqué par l'ACh, et ce, à toutes les doses d'ACh étudiées (soit 3,2 μg/kg, 5,6 μg/kg et 10 μg/kg par voie i.v.).
On a conclu que la rivastigmine était un inhibiteur de l’acétylcholinestérase de type carbamate.
Ses principales propriétés précliniques sont les suivantes :
- ratio de l’activité cholinergique centrale à l’activité cholinergique périphérique élevé après l'administration d'une dose unique par voie orale ;
- sélectivité envers les régions corticales et hippocampiques du cerveau après l'administration d'une dose unique par voie orale ;
durée d'action prolongée (elle se chiffre en heures) ;
10.3 Pharmacocinétique
Absorption
La rivastigmine est bien absorbée et atteint sa concentration plasmatique maximale (Cmax) en une heure environ. Si on double la dose dans l’éventail posologique recommandé, la biodisponibilité augmente environ trois fois plus que prévu, ce qui témoigne de caractéristiques pharmacocinétiques non linéaires. La biodisponibilité absolue estimée d'une dose de 3 mg chez le sujet jeune et sain est faible (< 35 %). La demi-vie d'élimination (t1/2) de la rivastigmine est d'environ une à deux heures, que le sujet soit jeune ou âgé. La clairance plasmatique, qui est fonction de la dose, s'établit à environ 1 L/h/kg chez le sujet jeune et sain ayant reçu 3 mg. Chez l'homme âgé et sain, le taux plasmatique de la rivastigmine est environ 30 % plus élevé que chez le sujet jeune (voir 10 pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées). L’administration de la rivastigmine avec des aliments à de jeunes patients sains a retardé de 90 minutes l’absorption (Tmax) du produit, de plus, elle a abaissé la Cmax et augmenté l’ASC0-∞ d'environ 25 %.
Distribution
La rivastigmine se lie aux protéines plasmatiques à environ 40 % dans un éventail de concentrations
allant de 1 à 400 ng/mL. La rivastigmine se répartit de façon égale entre le sang et le plasma et présente un rapport de partage sang-plasma de 0,9 à des concentrations couvrant un éventail thérapeutique de 1 à 400 ng/mL. Son volume de distribution apparent est de 5 ± 3 L/kg. On retrouve la rivastigmine dans le liquide céphalo-rachidien où elle atteint sa concentration maximale en 1 à 4 heures. Le rapport moyen de l'ASC (0-12 heures) du liquide céphalo-rachidien/plasma se situe à 40 ± 0,5 % après l'administration de doses allant de 1 à 6 mg, 2 fois par jour.
Métabolisme
La rivastigmine subit un effet de premier passage et est transformée rapidement et largement, essentiellement par hydrolyse en un métabolite phénolique décarbamylé grâce à l’estérase, y compris l'acétylcholinestérase. Les études précliniques réalisées in vitro indiquent que le métabolite phénolique décarbamylé possède environ 10 % de l'activité de la molécule mère. La demi-vie plasmatique de ce métabolite se situe entre 2,5 et 4 heures. On a observé la présence d'autres métabolites, y compris un sulfoconjugué, un sulfoconjugué déméthylé et plusieurs métabolites d'importance négligeable qui n'ont pas encore été identifiés.
Selon les études in vitro, aucune interaction pharmacocinétique ne devrait se produire avec les médicaments métabolisés par les isoenzymes suivantes : CYP1A2, CYP2D6, CYP3A4/5, CYP2E1, CYP2C9, CYP2C8, CYP2C19 ou CYP2B6. Les résultats des études menées in vitro chez l’animal indiquent que les principales isoenzymes du cytochrome P450 n'interviennent pour ainsi dire pas dans le métabolisme de la rivastigmine (voir 9 Interactions médicamenteuses, Aperçu des interactions médicamenteuses).
Élimination
On ne trouve pas la rivastigmine inchangée dans l’urine ; la principale voie d’élimination des métabolites est le rein. Après administration d'une dose unique de la rivastigmine de 1 ou de 2,5 mg marquée au C14, plus de 90 % de la substance radioactive est excrétée dans l'urine dans un délai de 24 heures (excrétion exprimée en pourcentage de la dose administrée). Environ 7 % du métabolite phénolique décarbamylé se retrouve dans les urines. Les sulfoconjugués représentent environ 40 % de la dose. Moins de 1 % de la dose administrée est excrétée dans les fèces. Le potentiel d'accumulation de la rivastigmine et de son métabolite phénolique décarbamylé chez les personnes atteintes de la maladie d'Alzheimer n'a pas encore fait l'objet d'une étude systématique, mais les analyses pharmacocinétiques de la population ne laissent pas entrevoir pareil risque.
Paramètres pharmacocinétiques chez l'animal
On peut tirer les conclusions ci-après des études visant à évaluer les paramètres pharmacocinétiques de la rivastigmine chez l’animal :
- distribution rapide et étendue de la radioactivité totale dans les tissus des rongeurs ;
- clairance métabolique linéaire, sauf chez le chien ;
- absence d’accumulation et d’induction des enzymes hépatiques après l’administration de plusieurs doses par voie orale ;
- bonne pénétration encéphalique.
Populations et états pathologiques particuliers
- Enfants et adolescents : Il n’existe aucune donnée sur l’utilisation de ce produit chez les enfants.
- Personnes âgées : Lors d'un essai, on a évalué l'effet de l'âge sur la pharmacocinétique de la rivastigmine. Cette étude a réuni 24 hommes âgés en bonne santé (âgés de 61 à 71 ans) et 24 hommes plus jeunes en bonne santé (âgés de 19 à 40 ans). Ils ont tous reçu à jeun, par voie orale, une dose unique de la rivastigmine de 1,0 mg ou 2,5 mg. Chez les patients ayant reçu la dose de 1 mg, l’éventail des concentrations plasmatiques de la rivastigmine était plus étendu et les taux étaient généralement plus élevés chez les hommes âgés. Cet écart était encore plus prononcé chez les sujets ayant reçu la dose plus élevée de 2,5 mg. En effet, dans ce cas, la concentration plasmatique de la rivastigmine était 30 % plus élevée chez les hommes âgés en bonne santé. L'âge n'a pas influé de façon notable sur le taux plasmatique du métabolite phénolique décarbamylé.
- Sexe : Aucune étude pharmacocinétique n'a été réalisée pour étudier l'effet du sexe et sur le sort de la rivastigmine. Toutefois, l'analyse pharmacocinétique rétrospective donne à penser que le sexe ne modifiera pas la clairance de la rivastigmine.
- Origine ethnique : Aucune étude pharmacocinétique n'a été réalisée pour étudier l'effet de la race sur le sort de la rivastigmine. Toutefois, l'analyse pharmacocinétique rétrospective donne à penser que la race (Noirs, Asiatiques et Blancs) ne modifiera pas la clairance de la rivastigmine.
- Polymorphisme génétique: La pharmacocinétique de la rivastigmine chez les patients présentant une déficience de la butyrylcholinestérase est inconnue (voir 7 Mises en garde et précautions, Polymorphisme génétique).
- Insuffisance hépatique : Après l’administration de doses uniques ou multiples (2 f.p.j.) de 3 ou de 6 mg de la rivastigmine, la Cmax de la rivastigmine a été environ de 60 % plus élevée que l’ASC chez les patients atteints d’insuffisance hépatique légère ou modérée, comparativement aux valeurs observées chez des sujets en bonne santé. La clairance orale de la rivastigmine a été d’environ 60 à 65 % moins élevée chez les sujets atteints d’insuffisance hépatique légère (n = 7, score de Child-Pugh de 5-6) et modérée (n = 3, score de Child-Pugh de 7 à 9) (n = 10, résultat démontré par biopsie) par rapport aux sujets en bonne santé (n = 10). Les concentrations plasmatiques du métabolite inactif NAP226-90 (métabolite phénolique décarbamylé) ont été moins élevées chez les sujets atteints d’insuffisance hépatique que chez les sujets en bonne santé, le rapport de l’ASC des concentrations plasmatiques du métabolite sur l’ASC des concentrations plasmatiques de la molécule mère étant significativement plus faible sur le plan statistique (environ 3 fois moins élevé), ce qui indique que l’ampleur de la biotransformation de la rivastigmine est moindre chez les sujets atteints de maladies hépatiques. Ces modifications sur le plan pharmacocinétique n’ont eu aucun effet sur la fréquence ni sur la gravité des effets indésirables. L’innocuité et l’efficacité de la rivastigmine chez les patients atteints d’insuffisance hépatique n’ont fait l’objet d’aucune étude (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique ).
Insuffisance rénale: Lors d’un essai portant sur une dose unique administrée par voie orale (1,
2et 3 mg) réunissant 8 sujets atteints d’insuffisance rénale modérée (filtration glomérulaire de 10 à 50 mL/min), la concentration plasmatique maximale moyenne de la rivastigmine à la suite de l’administration orale a augmenté de 2,5 fois, et la concentration plasmatique globale (ASC) du métabolite phénolique décarbamylé s’est accrue d’environ 50 % par rapport aux témoins du même âge, de même poids et de même sexe. Toujours dans ce même essai, on n'a noté aucune
différence entre la concentration sanguine de la rivastigmine obtenue chez les sujets souffrant d'une grave déficience rénale (filtration glomérulaire < 10 mL/min., n = 8) et chez les témoins. On s'explique mal cette divergence. L'innocuité et l'efficacité de la rivastigmine chez les personnes atteintes d'une insuffisance rénale n'ont pas été étudiées (voir 7 Mises en garde et précautions, Fonction rénale ).
- Utilisation de la nicotine : L'analyse pharmacocinétique de la population a révélé que l'utilisation de nicotine accroissait de 23 % la clairance de la rivastigmine administrée par voie orale (fumeurs : n = 75; non-fumeurs: n = 549).
11 Conservation, stabilité et mise au rebut
Garder à la température ambiante (entre 15 et 30 °C).
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : Tartrate hydrogéné de rivastigmine
Nom chimique : 3- [(1S) -1- (Diméthylamino) éthyl] phényl éthyl (méthyl)
carbamate (2R,3R) -2,3-dihydroxybutanedioate
(Ou)
(S)-N-éthyl-N-méthyl-3-[1-(Diméthylamino) éthyl] phénylcarbamate d'hydrogène (2R,3R) -Tartrate
(Ou)
Acide éthyl méthyl carbamique 3-[(S)-1-
(diméthylamino)éthyl] phényl ester hydrogéné Tartrate
Formule moléculaire et masse moléculaire : C14H22N2O2.C4H6O6; 400,42 g/ mol
Formule structurelle :
Propriétés physicochimiques :
Description : Poudre cristalline ou fine cristalline, blanche ou presque blanche, très hygroscopique.
Point de fusion : Environ 125 °C
Solubilité : Très soluble dans l'eau, peu soluble dans le méthanol et pratiquement insoluble dans l'acétate d'éthyle.
14 Études cliniques
14.1 Études cliniques par indication
14.1.1 Démence de type Alzheimer - Essais I et II
Caractéristiques démographiques et plan des essais : Les données sur l'efficacité de la rivastigmine dans le traitement symptomatique des patients présentant une démence légère à modérée de type Alzheimer (diagnostic établi d'après les critères du DSM-IV et du NINCDS, et suivant un score ≥ 10 et ≤ 26 lors du Mini-examen de l’état mental [Mini Mental State Examination MMSE]) proviennent de quatre essais cliniques. Il s'agissait d'essais avec répartition aléatoire, menés à double insu avec placebo. L'âge moyen des patients était de 73 ans (sujets âgés de 41 à 95 ans). Environ 59 % des sujets étaient de sexe féminin et 41 % de sexe masculin. La répartition raciale était la suivante : 87 % des patients étaient de race blanche, 4 % de race noire et 9 %, d'un autre groupe racial. Dans ces essais cliniques, on a évalué l'efficacité de la rivastigmine en utilisant les critères suivants: pour le critère d'efficacité primaire, deux mesures ont été utilisées: 1) l'échelle ADAS-Cog (composante cognitive de l'Alzheimer's Disease Assessment Scale - échelle d'évaluation de la maladie d'Alzheimer), outil solidement validé d'emploi courant comportant de multiples éléments et permettant d'évaluer des fonctions cognitives touchées par la maladie; 2) l'entrevue CIBIC Plus (Clinician Interview Based Impression of Change qui nécessite l'obtention de renseignements de la part du soignant). L'entrevue CIBIC Plus porte sur quatre grandes sphères fonctionnelles : fonctionnement général, aptitudes cognitives, comportement et activités de la vie quotidienne. En ce qui concerne le critère d'efficacité secondaire, on a utilisé l'échelle PDS (Progressive Deterioration Scale - échelle de détérioration progressive de la maladie). L'échelle PDS, qui permet d'obtenir un score composé dérivé d’une échelle visuelle analogue portant sur 29 éléments, est un outil qui sert à évaluer, avec l’aide du soignant, la capacité de participation du patient aux activités de la vie quotidienne.
Les résultats de deux de ces essais, dans lesquels on a suivi un schéma posologique d'entretien souple, sont présentés ici.
Tableau 8 - Résumé des caractéristiques démographiques des patients dans les études I et II chez les patients avec démence de type Alzheimer
| Nº | Conception | Posologie, voie | Nombre | Âge moyen | Sexe |
| d’étude | de l’étude | d’administration et durée | de sujets | (Tranche) | Hommes/Femmes |
| (n) | (%) | ||||
Essai I (B352) | Essai avec répartition aléatoire, mené à double insu, contrôlé par placebo (USA) | Rivastigmine 1-4 mg/ jour, voie orale Rivastigmine 6-12 mg/ jour, voie orale Placebo, voie orale Essai de 26 semaines (jusqu’à 12 semaines pour la phase d’adaptation posologique et 14 semaines pour la | n=233 n=231 n=235 | 74,9+7,2 73,8+7,6 74,8+7,5 | 43% / 57% 32% / 68% 42% / 58% |
| Nº | Conception | Posologie, voie | Nombre | Âge moyen | Sexe |
| d’étude | de l’étude | d’administration et durée | de sujets | (Tranche) | Hommes/Femmes |
| (n) | (%) | ||||
| phase d’entretien) | |||||
Essai II (B303) | Essai multinational avec répartition aléatoire, mené à double insu, contrôlé par placebo | Rivastigmine 1-4 mg/ jour, voie orale Rivastigmine 6-12 mg/ jour, voie orale Placebo, voie orale Essai de 26 semaines (jusqu’à 12 semaines pour la phase d’adaptation Posologique et 14 semaines pour la phase d’entretien) | n=243 n=243 n=239 | 72,3+8,1 71,3+8,3 72,4+7,87 | 44% / 56% 39% / 61% 41% / 59% |
Résultats de l’étude
Démence de type Alzheimer- Essais I et II
Les résultats de deux de ces essais, dans lesquels on a suivi un schéma posologique d'entretien souple, sont présentés ici. Les données ci-après ont été obtenues dans la population « en intention de traiter », c'est-à-dire tous les patients répartis de façon aléatoire pour suivre le traitement, qu'ils aient ou non terminé l'étude. Pour les patients qui n'ont pas terminé l'étude, les résultats de la dernière observation effectuée alors qu'ils étaient encore en traitement ont été reportés en aval pour l'évaluation.
ÉTUDE I (B352)
Cet essai de 26 semaines a été réalisé aux États-Unis. Il comportait deux phases, soit une adaptation posologique stricte d'une durée maximale de 12 semaines et un traitement d'entretien de 14 semaines mené au moyen d'une posologie souple. En tout, 699 patients ont été répartis de manière aléatoire et ont reçu une dose quotidienne de la rivastigmine de 1 à 4 mg (n = 233), de 6 à 12 mg (n = 231) ou un placebo (n = 235). Les patients devaient prendre le médicament 2 fois par jour avec de la nourriture. Une fois parvenus à la 7e semaine de l'adaptation posologique, les patients recevant du traitement devaient tolérer la posologie minimale de leur groupe (à savoir, 0,5 mg, 2 fois par jour, ou 3 mg, 2 fois par jour), faute de quoi on mettait fin à leur participation. La progression posologique dans le groupe recevant de 1 à 4 mg/jour s’est effectuée comme suit : dose de départ de 0,5 mg, 2 fois par jour, avec une augmentation de 0,5 mg, 2 fois par jour, toutes les semaines ou toutes les deux semaines, selon la tolérabilité. La progression posologique dans le groupe recevant de 6 à 12 mg/jour a été la suivante : dose de départ de 1 mg, 2 fois par jour, suivie d’une augmentation à 1,5 mg, 2 fois par jour au bout de trois jours. Les augmentations subséquentes ont été de 0,5 mg, 2 fois par jour, ou de 0,75 mg, 2 fois par jour, toutes les semaines ou toutes les deux semaines, selon la tolérance du patient. Au départ, le score moyen MMSE des patients était de 19,7 et le score moyen sur l'échelle GDS (Global Deterioration Scale - échelle de détérioration globale de la maladie) était de 4,0.
Effets d'après l'échelle ADAS-Cog : Les scores ADAS-Cog moyens de départ (moyenne ± erreur- type) 
étaient les suivants : 20,88 ± 0,72 unités pour le groupe placebo ; pour le groupe recevant de 1 à 4 mg/jour : 22,65 ± 0,79 unités et pour le groupe recevant de 6 à 12 mg/jour: 22,70 ± 0,84 unités. Lors de la première évaluation de l'efficacité, à la 12e semaine, la variation moyenne du score ADAS-Cog par rapport au placebo (moyenne ± erreur-type) était la suivante : 0,82 ± 0,52 unité pour le groupe recevant de 1 à 4 mg/jour et 3,24 ± 0,54 unités pour le groupe recevant de 6 à 12 mg/jour. À ce moment, la différence par rapport au placebo n'était statistiquement significative que dans le groupe recevant de 6 à 12 mg/jour. À la 18e semaine, toutefois, la variation moyenne par rapport au placebo était significative au sein des deux groupes recevant de la rivastigmine (de 1 à 4 mg/jour : 1,67 ± 0,54 unité ; de 6 à 12 mg/jour : 3,83 ± 0,57 unités). Les deux groupes recevant de la rivastigmine présentaient également des différences significatives par rapport au placebo pour ce qui est de la variation moyenne du score ADAS-Cog à la 26e semaine : (de 1 à 4 mg/jour : 1,66 ± 0,57 unité ; de 6 à 12 mg/jour : 4,32 ± 0,60 unités). L'effet net du traitement était plus marqué chez les sujets traités par des doses de 6 à 12 mg/jour. À la fin de la 26e semaine de traitement, soit aucun signe de détérioration, soit une amélioration ont été observés chez 27 % des sujets du groupe placebo, 35 % des sujets du groupe recevant de 1 à 4 mg/jour 51 % des sujets du groupe recevant de 6 à 12 mg/jour. La différence observée entre le groupe recevant de 6 à 12 mg/jour et le groupe placebo était statistiquement significative. À la fin de la 26e semaine, le score ADAS-Cog s'était amélioré de 4 points par rapport aux valeurs initiales chez 6 % des témoins du groupe placebo, 12 % des patients recevant de 1 à 4 mg/jour de la rivastigmine et 23 % des sujets recevant de 6 à 12 mg/jour de la rivastigmine. Lors de cette évaluation, on a observé pour cette mesure nominale une différence statistiquement significative par rapport au placebo pour les groupes recevant de 1 à 4 mg/jour et de 6 à 12 mg/jour.
La figure 1 illustre l’évolution, par rapport au départ, des scores ADAS-Cog tout au long des 26 semaines de l’étude dans les 3 groupes de traitement. Après 26 semaines, la différence moyenne par rapport au placebo pour ce qui est de la variation du score ADAS -Cog était de 1,7 et de 4,3 unités pour les patients ayant reçu rivastigmine à raison de 1 à 4 mg et de 6 à 12 mg, respectivement. Les 2 groupes de traitement accusaient une supériorité statistiquement significative par rapport au groupe placebo, alors que l’intervalle posologique allant de 6 à 12 mg/jour s’est révélé significativement supérieur à l’intervalle de 1 à 4 mg/jour.
Figure 1 - Évolution du score ADAS-Cog par rapport au départ (IDT-RADO)
Effets d'après l'entrevue CIBIC Plus : À la 26e semaine, l'écart moyen entre les groupes traités et le groupe placebo s'établissait à 0,22 ± 0,11 unité pour le groupe recevant de 1 à 4 mg/jour et 0,36 ± 0,12 unité pour le groupe recevant de 6 à 12 mg/jour. La différence par rapport au placebo était statistiquement significative, toutefois, il n'y avait aucune différence statistiquement significative entre les deux groupes qui recevaient du traitement. L'histogramme de la figure 2 montre la distribution de fréquences des scores CIBIC Plus obtenus à la 26e semaine dans les trois groupes de patients.
Figure 2 - Distribution de fréquences des scores CIBIC Plus à la 26e semaine (IDT-RADO)
Effets d'après l'échelle PDS : L'échelle de la détérioration progressive de la maladie a été utilisée comme critère d'efficacité secondaire. Les scores PDS moyens de départ (moyenne ± erreur-type) étaient les suivants : 53,7 ± 1,2 unités pour le groupe placebo ; 54,7 ± 1,2 unités pour le groupe recevant de 1 à 4 mg/jour de rivastigmine ; 52,0 ± 1,2 unités pour le groupe recevant de 6 à 12 mg/jour. À la 26e semaine, le groupe placebo a présenté en moyenne une détérioration de 5,2 ± 0,7 unités, le groupe recevant de 1 à 4 mg/jour, une détérioration de 5,3 ± 0,7 unités, alors que le groupe recevant de 6 à 12 mg/jour a affiché une détérioration minimale de (1,0 ± 0,8 unité). La différence entre le groupe recevant de 6 à 12 mg/jour et le groupe placebo était statistiquement significative.
ÉTUDE II (B303)
Cet essai de 26 semaines a été réalisé dans de nombreux pays (Autriche, Canada, France, Allemagne, Suisse et États-Unis). Les 725 sujets ont été répartis de manière aléatoire en 3 groupes : placebo : n = 239 ; rivastigmine : de 1 à 4 mg/jour, n = 243 ; rivastigmine : de 6 à 12 mg/jour, n = 243. À l’instar de l’essai I, il comportait deux phases, soit une adaptation posologique stricte d'une durée maximale de 12 semaines et un traitement d'entretien mené au moyen d'une posologie souple. Une fois parvenus à la 7e semaine de l'adaptation posologique, les patients recevant du traitement devaient tolérer la posologie minimale de leur groupe (à savoir 0,5 mg, 2 fois par jour, ou 3 mg, 2 fois par jour) faute de quoi on mettait fin à leur participation. Au départ, le score moyen MMSE des patients était de 20, et le score moyen sur l'échelle GDS s’établissait à 4,0.
Effets d'après l'échelle ADAS-Cog : Les scores ADAS-Cog moyens de départ (moyenne ± erreur-type) étaient les suivants : 23,22 ± 0,75 unités pour le groupe placebo ; 24,05 ± 0,77 unités pour le groupe recevant de 1 à 4 mg/jour et 23,5773 ± 0,7784 unités pour le groupe recevant de 6 à 12 mg/jour. Lors de la première évaluation de l'efficacité, à la (12e semaine), la variation moyenne du score ADAS-Cog chez les sujets traités par la rivastigmine par rapport aux témoins du groupe placebo (moyenne ± erreur-type) était la suivante dans la population en intention de traiter (IDT) avec report en aval de la dernière observation (RADO) : 0,19 ± 0,55 unité pour le groupe recevant de 1 à 4 mg/jour et 1,71 ± 0,57 unité pour le groupe recevant de 6 à 12 mg/jour. À ce moment, la différence par rapport au placebo n'était significative que dans le groupe recevant de 6 à 12 mg/jour. À la 18e et à la 26e semaine, la variation moyenne du score ADAS-Cog par rapport au placebo était pour le groupe recevant de 1 à 4 mg/jour :0,57 ± 0,59 unité (18e semaine) et de 0,22 ± 0,67 unité (26e semaine), et pour le groupe recevant de 6 à 12 mg/jour : 1,77 ± 0,60 unité (18e semaine) et de 2,29 ± 0,69 unités (26e semaine). Comme à la 12e semaine, seule la différence entre le groupe recevant de 6 à 12 mg/jour et le groupe placebo était statistiquement significative. À la fin du traitement de (26 e semaines), soit aucun signe de détérioration, soit une amélioration ont été observés chez 40 % des sujets du groupe placebo, 45 % des sujets du groupe recevant de (1 à 4 mg/jour) et 52 % des sujets du groupe recevant de (6 à 12 mg/jour) de la rivastigmine. À la 26e semaine, le score ADAS-Cog s'était amélioré de 4 points par rapport à la valeur de départ chez 18 % des sujets du groupe placebo, chez 16 % des sujets du groupe recevant de (1 à 4 mg/jour) et chez 27 % des sujets du groupe recevant de (6 à 12 mg/jour) de la rivastigmine. Lors de cette évaluation, on a observé pour ces deux mesures nominales une différence significative entre le groupe recevant de (6 à 12 mg/jour) de la rivastigmine et le groupe placebo.
La figure 3 illustre l’évolution, par rapport au départ, des scores ADAS-Cog tout au long des 26 semaines de l’étude dans les 3 groupes de traitement. Après 26 semaines, la différence moyenne par rapport au placebo pour ce qui est de la variation du score ADAS-Cog était de 0,2 et de 2,3 unités pour les patients ayant reçu rivastigmine à raison de 1 à 4 mg et de 6 à 12 mg, respectivement. L’intervalle posologique allant de 6 à 12 mg/jour accusait une supériorité statistiquement significative par rapport au placebo et à l’intervalle de 1 à 4 mg/jour. La différence entre ce dernier et le placebo n’était cependant pas statistiquement significative.
Figure 3 - Évolution du score ADAS-Cog par rapport au départ (IDT-RADO)
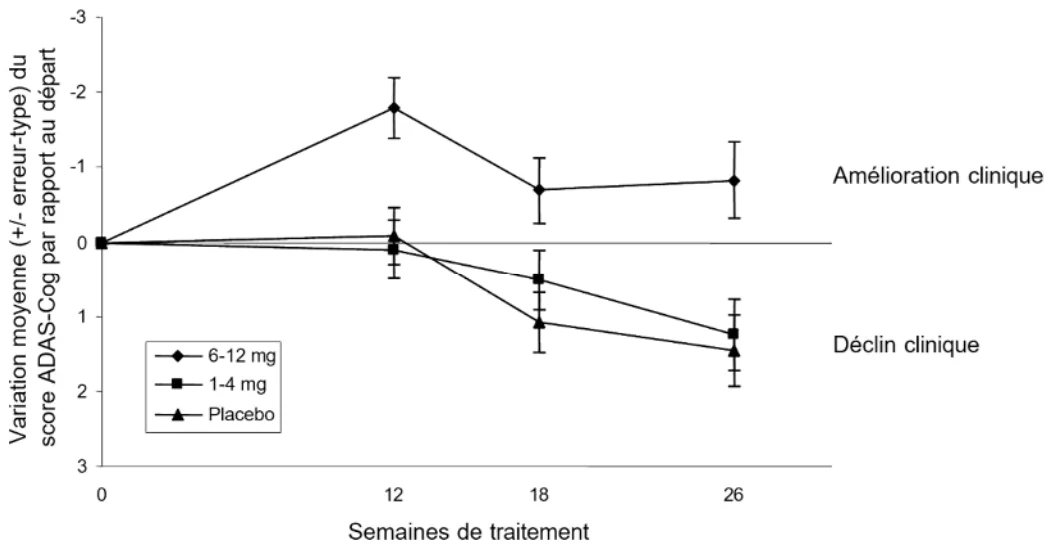
Effets d'après l'entrevue CIBIC Plus : À la 26e semaine, l'écart moyen entre les groupes traités et le groupe placebo s'établissait à 0,15 ± 0,14 unité pour le groupe recevant de 1 à 4 mg/jour et à 0,44 ± 0,15 unité pour le groupe recevant de 6 à 12 mg/jour. La différence par rapport au placebo était statistiquement significative seulement pour le groupe recevant de 6 à 12 mg/jour. L'histogramme de la figure 4 montre la distribution de fréquences des scores CIBIC Plus obtenus à la 26e semaine dans les trois groupes de patients.
Figure 4 - Distribution de fréquences des scores CIBIC Plus à la 26e semaine (IDT-RADO)
Effets d'après l'échelle PDS : L'échelle de la détérioration progressive de la maladie a été utilisée comme critère d'efficacité secondaire. Les scores PDS moyens de départ (moyenne ± erreur-type) étaient les suivants : 54,8 ± 1,3 unités pour le groupe placebo ; 53,8 ± 1,3 unités pour le groupe recevant de 1 à 4 mg/jour ; 55,2 ± 1,2 unités pour le groupe recevant de 6 à 12 mg/jour. À la 26e semaine, alors que le groupe placebo présentait en moyenne une détérioration de 2,2 ± 0,9 unités et le groupe recevant de 1 à 4 mg/jour, une détérioration de 3,3 ± 0,9 unités, le groupe recevant de 6 à 12 mg/jour affichait une amélioration de 0,5 ± 1,0 unité, ce qui représentait une différence statistiquement significative. Le groupe recevant de 6 à 12 mg/jour était supérieur, et ce, de façon statistiquement significative, au groupe placebo et au groupe recevant les doses les plus faibles.
Selon les résultats de ces essais cliniques contrôlés, la rivastigmine est plus susceptible d'agir favorablement sur les symptômes à des doses de 6 à 12 mg/jour.
14.1.2 Démence associée à la maladie de Parkinson- Essai B2311
La démence qui frappe les patients chez qui le diagnostic de maladie de Parkinson idiopathique est avéré se caractérise soi-disant par un déficit de la remémoration et de l’attention ainsi que par une altération des fonctions d’exécution. Cela dit, selon des données cliniques faisant état de 110 cas de démence associée à la maladie de Parkinson extraites de 3 études bien structurées, il est admis à l’échelle internationale que le diagnostic différentiel de ce type de démence peut être établi de façon fiable sans qu’il soit nécessaire de documenter les déficits spécifiques susmentionnés. Le diagnostic repose sur l’installation d’un syndrome de démence évolutif au moins 2 ans après le diagnostic de la
maladie de Parkinson sans qu’il soit possible de l’expliquer par d’autres causes (voir 1 indications).
Caractéristiques démographiques et plan de l’essai
L’efficacité de la rivastigmine dans le traitement symptomatique de la démence légère à modérée apparue au moins 2 ans après un diagnostic initial de maladie de Parkinson idiopathique a été démontrée dans le cadre d’un essai contrôlé par placebo de 24 semaines mené à double insu après répartition aléatoire (dans une proportion de 2 pour 1) de 541 patients destinés à recevoir rivastigmine ou un placebo.
Le diagnostic de maladie de Parkinson idiopathique reposait sur les critères cliniques de la United Kingdom Parkinson’s Disease Society Brain Bank alors que celui de la démence était fondé sur les critères énoncés sous la rubrique Démence due à d’autres affections médicales générales (code 294.1) du DSM-IV. Comme il a déjà été mentionné, il fallait de plus que la démence se soit installée au moins 2 ans après le diagnostic de la maladie de Parkinson et que les antécédents cliniques, les examens physique et neurologique, l’imagerie cérébrale et les analyses sanguines pertinentes aient écarté toute autre cause possible de démence. Par conséquent, les patients n’avaient pas à afficher un profil distinctif de déficits cognitifs. Au départ, les patients admis à l’étude présentaient un score MMSE ≥ 10 et ≤ 24 ; 70 % d’entre eux souffraient de démence légère (MMSE de 17 à 24) et la maladie de Parkinson avait atteint une intensité modérée (stade 2,5 à 4 selon Hoehn et Yahr) chez 71 % des patients. Les participants à l’étude étaient âgés en moyenne de 72,7 ans (éventail de 50 à 91 ans). Quelque 65 % d’entre eux étaient de sexe masculin, et 99,6 %, de race blanche.
Un schéma d’entretien souple prévoyait l’administration de la rivastigmine à raison de 3 à 12 mg/jour en doses fractionnées. L’étude, d’une durée de 24 semaines, comportait une phase d’adaptation posologique de 16 semaines, au cours de laquelle la dose était augmentée toutes les 4 semaines jusqu’à l’atteinte de la dose maximale tolérée par le patient, suivie d’une phase d’entretien de 8 semaines. Chez les patients du groupe de traitement actif, la plus forte dose tolérée à l’intérieur de l’intervalle posologique défini a été maintenue.
Tableau 9 - Résumé des caractéristiques démographiques des patients dans l’étude B2311 chez les patients avec démence associée à la maladie de Parkinson
| Nº d’étude | Conception de | Posologie, voie | Nombre | Âge moyen | Sexe |
| l’étude | d’administration et | de sujets | (Tranche) | ||
| durée | (n) | ||||
Essai (B2311) | Essai avec répartition aléatoire, mené à double insu, contrôlé par placebo | Rivastigmine 3 mg/ jour, voie orale Ou Rivastigmine 12 mg/ jour, voie orale Placebo, voie orale Essai de 24 semaines (16 semaines pour la phase | n=362 n=179 | 72,7 (50 à 91) | Hommes: 65% Femmes: 35% |
| Nº d’étude | Conception de | Posologie, voie | Nombre | Âge moyen | Sexe |
| l’étude | d’administration et | de sujets | (Tranche) | ||
| durée | (n) | ||||
d’adaptation posologique et 8 semaines pour la phase d’entretien) |
Évaluations de l’efficacité : Comme ce fut le cas dans les études menées dans la démence de type Alzheimer, les données ont été recueillies auprès de la population « en intention de traiter » (IDT), c’est-à-dire auprès de tous les patients répartis de façon aléatoire pour suivre le traitement et qui ont reçu au moins une dose de médicament, qu’ils aient ou non terminé l’étude. Pour les patients qui n’ont pas complété l’étude, la dernière observation effectuée en cours de traitement a été reportée en aval (RADO) aux fins d’évaluation.
Dans le cadre de cette étude, on a évalué l’efficacité de la rivastigmine en fonction de 2 paramètres, soit
- 1) la capacité de la rivastigmine à améliorer la fonction cognitive, d’après le score ADAS-Cog, qui sert à mesurer les domaines cognitifs touchés par la démence de type Alzheimer ;
- 2)
l’effet clinique global de la rivastigmine d’après l’échelle ADCS-CGIC (Alzheimer’s Disease
Cooperative Study - Clinician’s Global Impression of Change), une version plus normalisée de l’échelle CIBIC-Plus qui rend compte des impressions du clinicien quant à l’évolution de la fonction cognitive, du fonctionnement et du comportement du patient.
Les paramètres d’efficacité secondaires, centrés sur les déficits cognitifs habituellement observés chez les patients atteints de démence associée à la maladie de Parkinson, s’articulaient autour du Cognitive Drug Research (CDR) Computerized Assessment System pour ce qui est de l’évaluation du déficit d’attention et du Delis-Kaplan Executive Function System (D-KEFS) pour ce qui est de l’évaluation de l’altération des fonctions d’exécution.
Démence associée à la maladie de Parkinson - étude B2311
Effets d’après l’échelle ADAS-Cog : Les scores ADAS-Cog moyens de départ (± écart-type) étaient les suivants : 24,5 ± 10,6 points pour le groupe placebo et 24,0 ± 10,3 points pour le groupe traité par la rivastigmine. Lors de la première évaluation de l’efficacité, à la 16e semaine, la variation moyenne du score ADAS-Cog par rapport au placebo était de 2,74 (IC à 95 % 1,42 ; 4,06 ; p < 0,001) au sein du groupe rivastigmine. Après 24 semaines, la différence moyenne par rapport au placebo pour ce qui est de la variation du score ADAS-Cog était de 3,54 (IC à 95 % 2,05 ; 5,04 ; p < 0,001) chez les patients traités par rivastigmine. Cette différence, en faveur de la rivastigmine, était statistiquement significative par rapport au placebo. À la fin de la période de traitement de 24 semaines, le score ADAS-Cog s'était amélioré de 4 points par rapport aux valeurs initiales chez 29 % des témoins du groupe placebo et 40 % des patients ayant reçu rivastigmine. On a observé pour cette mesure nominale une différence statistiquement significative par rapport au placebo. La figure 5 illustre l’évolution, par rapport au départ, des scores ADAS-Cog tout au long des 24 semaines de l’étude dans les 2 groupes de traitement. Après 24 semaines, la différence moyenne par rapport au placebo pour ce qui est de la variation du score ADAS-Cog était de 3,6 points chez les patients traités par rivastigmine. Cette différence, en faveur 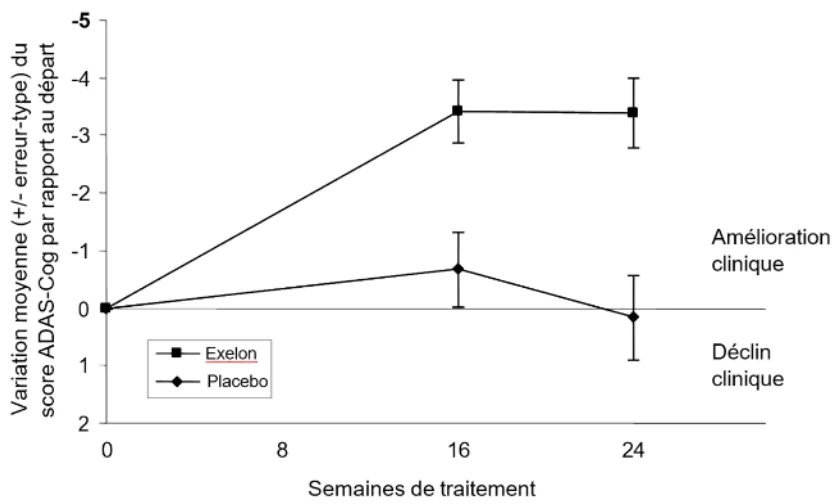
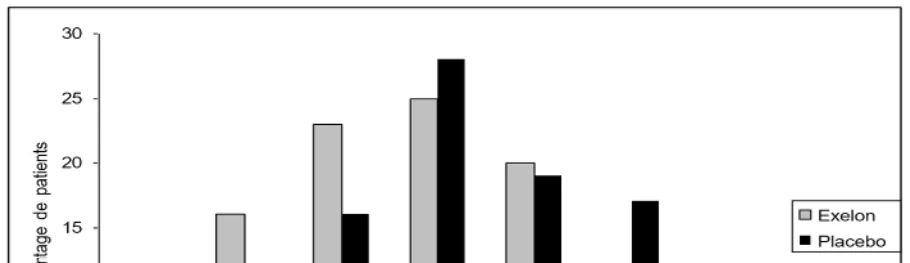
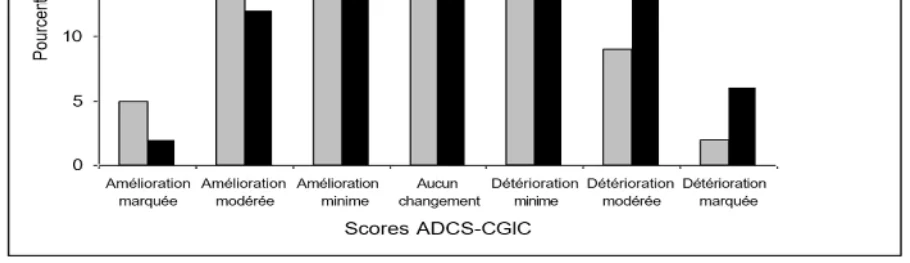
de la rivastigmine, était statistiquement significative.
Figure 5 - Évolution du score ADAS-Cog par rapport au départ (IDT-RADO)
Effets d’après l’échelle ADCS-CGIC : Après 24 semaines, la différence moyenne des scores, par rapport au départ, entre les sujets traités par rivastigmine et les témoins du groupe placebo était de 0,6 point Selon l’analyse catégorique, les patients traités à l’aide de la rivastigmine ont été statistiquement significativement plus nombreux à présenter une amélioration et moins nombreux à connaître une aggravation que les témoins du groupe placebo (p < 0,001). L’histogramme de la figure 6 montre la distribution de fréquences des scores sur l’échelle ADCS-CGIC à la 24e semaine.
Figure 6 - Distribution de fréquences des scores ADCS-CGIC à la 24e semaine (IDT- RADO)
Paramètres d’efficacité secondaires
Les résultats de l’analyse des paramètres d’efficacité secondaires (variation par rapport aux valeurs initiales à la 24e semaine) concernant le score de l’attention d’après le CDR et le test de fluidité verbale du D-KEFS allaient dans le sens des résultats relatifs aux 2 paramètres d’efficacité principaux.
14.3 Études de biodisponibilité comparatives
Étude de biodisponibilité comparative randomisée, bidirectionnelle, croisée, à dose unique (1 x 6) d’Auro-Rivastigmine (Auro Pharma Inc.) et EXELON® (Novartis Pharmaceuticals Canada Inc.) a été menée chez des sujets masculins adultes en bonne santé et à jeun. Le tableau suivant présente un résumé des données comparatives de biodisponibilité pour les 35 sujets qui ont été inclus dans les analyses pharmacocinétiques et statistiques.
Tableau récapitulatif des études de biodisponibilité comparatives
| Rivastigmine | ||||
| (1 x 6 mg) | ||||
| Moyenne géométrique | ||||
| Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test1 | Référence2 | Rapport de moyenne géométriques (%) | intervalle de confiance à 90 % |
ASCT (ng⋅h/mL) | 115,3 127,0 (41,9) | 111,6 123,6 (43,6) | 103,3 | 93,2 - 114,5 |
ASCI (ng⋅h/mL) | 117,5 129,5 (42,1) | 114,1 126,8 (44,5) | 103,0 | 92,8 - 114,2 |
CMAX (ng/mL) | 37,9 40,6 (36,2) | 37,2 41,5 (44,6) | 101,9 | 89,1 - 116,4 |
TMAX3 (h) | 1,0 (0,5 - 5,0) | 1,0 (0,5 - 4,0) | ||
T½4 (h) | 1,8 (17,0) | 1,8 (16,0) | ||
1 Auro-Rivastigmine (tartrate hydrogéné de rivastigmine), gélules, 6 mg (Auro Pharma Inc.) 2 EXELON (Rivastigmine), gélules, 6 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé sous forme de médiane (étendue) seulement.
4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Toxicité à court terme: La DL50 orale a été évaluée, chez la souris, à 5,6 mg/kg (mâles) et à 13,8 mg/kg (femelles) ; chez le rat, elle est respectivement de 8,1 mg/kg (mâles) et de 13,8 mg/kg (femelles). Ces doses dépassent plus de 20 fois la dose maximale recommandée chez l'être humain, à savoir 12 mg/jour
(selon un poids corporel de 50 kg). Les DL50 calculées lors des études toxicologiques figurent au tableau
11.
Tableau 11
| Espèce | Souche | Sexe | Voie d'administration | Dose (mg/kg) | DL50 (mg/kg) |
| Souris | CD-1 | M | orale | 0,63; 6,25; 31,25 | 5,6 |
| F | orale | 0,63; 6,25; 31,25 | 13,8 | ||
| CD-1 | M | i.v. | 1,25; 3,13; 3,75 | 2,8 | |
| F | i.v. | 3,13; 3,75; 5,0 | 4,1 | ||
| Rat | CD | M | orale | 0,63; 6,25; 31,25 | 8,1 |
| F | orale | 0,63; 6,25; 31,25 | 13,8 | ||
| Souris | CD-1 | M | i.p. | 0,63; 6,25; 31,25 | 1,9 |
| F | i.p. | 0,63; 6,25; 31,25 | 1,9 | ||
| Rat | CD | M | i.p. | 0,63; 6,25; 31,25 | 4,4 |
| F | i.p. | 0,63; 6,25; 31,25 | 1,9 | ||
| Chien | Beagle | M | orale | 0,31; 1,25; 5,0 | >1 et < 5 |
Les résultats de ces études démontrent que la rivastigmine affiche une toxicité modérée à la suite de l'administration d'une dose à des souris, à des rats et à des chiens, par les voies orale, i.v. et i.p.
Toxicité à long terme : Le Tableau 12 fait état des études toxicologiques à long terme sur la rivastigmine menées chez le rat, la souris, le chien et le singe.
Tableau 12
| Espèce | Durée de l’étude (semaines) | Voie d’administration | Nombre d’animaux/ groupe | Dose (mg/kg/jour) |
| Souris | 8 | orale (gav.) | 5M, 5F | 0; 0,38; 0,78; 1,56; 2,5; 3,13; 6,25 |
| 13 | orale (ration alim.) | 10M, 10F | 0; 0,13; 0,5-75,0; 1,5 | |
| 104 | orale (gav.) | 70M, 70F | 0; 0,25; 0,63; 1,56 | |
| Rat | 2 | orale (gav.) | 10M | 0,03; 0,25; 2,50 |
| 2 | i.v. | 15M, 15F | 0; 0,5; 2,5 | |
| 4 | orale (gav.) | 10M, 10F | 0; 0,38; 1,5; 3,75 | |
| 13 | orale (gav.) | 10M | 0; 0,13; 0,5-6,0; 1,50 | |
| 26 | orale (gav.) | 15M, 15F | 0; 0,11; 0,45; 1,50 |
| Espèce | Durée de l’étude (semaines) | Voie d’administration | Nombre d’animaux/ groupe | Dose (mg/kg/jour) |
| 52+ | orale (gav.) | 25M, 25F | 0; 0,13; 0,38; 1,13; 1,88 | |
| 104 | orale (gav.) | 75M, 75F | 0; 0,13; 0,38; 1,13 | |
| Chien | 2 | orale (gav.) | 1M, 1F | 0,06; 0,63; 2,50-1,88 |
| 2 | i.v. | 2M, 2F | 0; 0,09; 0,47 | |
| 4 | orale (gav.) | 3M, 3F | 0; 0,04; 0,38; 2,25-1,88 | |
| 4 | orale (gav.) | 3M, 3F | 0; 0,11; 0,19; 0,26 | |
| 26 | orale (gav.) | 3M, 3F | 0; 0,11; 0,45; 1,58 | |
| 52 | orale (gav.) | 4M, 4F | 0; 0,19; 0,38; 1,56-1,31 | |
| Singe | 2 | orale (gav.) | 1M, 1F | 1,88 (jours 1-7) |
| 2,50 (jours 8-10) | ||||
| 3,75 (jours 11-13) | ||||
| 6,25 (jour 14) |
Souris : Lors d'études multi dosés réalisées chez la souris, la dose toxique de la rivastigmine s'est établie à 2,5 mg/kg/jour par suite de l'administration par gavage oral. L'administration, dans la ration alimentaire, de doses pouvant atteindre 75 mg/kg/jour a causé la mort d'un animal pendant la 14e semaine ; celui-ci avait reçu la dose maximale, soit 75 mg/kg/jour.
Les signes cliniques observés étaient caractéristiques d'une stimulation cholinergique, et on a noté une diminution statistiquement significative du poids corporel et de la consommation d'aliments chez les animaux recevant des doses de 2,5 mg/kg/jour ou plus. Par ailleurs, lors de l'étude de 13 semaines, on a constaté une baisse de l'activité de la butyrylcholinestérase et de l'acétylcholinestérase dans le plasma au sein du groupe traité par des doses de 0,5 à 75 mg/kg/jour. On a également observé une baisse de l'activité cholinestérasique dans certains tissus (foie, cerveau et muscle psoas) à des doses de 1,5 et de 0,5 à 75 mg/kg/jour.
Rats : Un des animaux ayant reçu une dose de 0,11 mg/kg/jour est mort, mais on n'a pu déterminer la cause de ce décès, dont la pertinence biologique a été considérée comme discutable. Le traitement n'a eu aucun effet sur la mortalité jusqu'à concurrence d'une dose de 1,13 mg/kg/jour. Les signes cliniques découlant du traitement et liés à la dose évoquaient une stimulation cholinergique excessive des systèmes nerveux périphérique et central; on les a observés à des doses aussi faibles que 0,11 mg/kg/jour. Une diminution statistiquement significative du gain de poids corporel et de la consommation d'aliments a été notée à une dose de 1,13 mg/kg/jour. On a également observé une baisse statistiquement significative des triglycérides à des doses de 1,13, de 1,5, de 1,88 et de 3,75 mg/kg/jour au cours des études de 4 et de 52 semaines, et on a établi un lien entre cette diminution et l'administration de la rivastigmine. En outre, une baisse significative de l'activité de la butyrylcholinestérase a été constatée lors des études de 15 jours et de 4 semaines chez les animaux
recevant des doses de 2,5 et de 3,75 mg/kg/jour ; le pH de l'urine a diminué chez les mâles de l'étude de 4 semaines traités par une dose de 3,75 mg/kg/jour, mais cette observation n'est pas considérée comme véritablement pertinente sur le plan biologique. Lors des études au cours desquelles la substance était administrée par gavage oral, on n'a noté aucun effet sur l'activité de la cholinestérase plasmatique à des doses inférieures à 2,5 mg/kg/jour.
Chiens : On a diminué les doses pendant 3 études en raison de signes cliniques manifestes. Des morts non prévues et liées au traitement se sont produites dans 2 études, à des doses de 1,56/1,31 ou de 2,25/1,88 mg/kg/jour. Des signes cliniques découlant du traitement et liés à la dose ont été observés à des doses aussi faibles que 0,19 mg/kg/jour ; ils étaient caractéristiques d'une stimulation cholinergique excessive. Des convulsions tonico-cloniques se sont produites chez un mâle (0,38 mg/kg/jour) à 1 occasion et chez une femelle (1,56/1,31 mg/kg/jour) à 2 occasions. Par ailleurs, on a noté une diminution statistiquement significative et liée à la dose de l'activité de la butyrylcholinestérase, et ce, à des doses aussi faibles que 0,04 mg/kg/jour. Au cours des études de 4 et de 26 semaines, l'activité cholinestérasique a diminué de manière statistiquement significative dans le foie et le cerveau à des doses de 2,25/1,88 mg/kg/jour, et dans le foie à des doses de 0,45 et de 1,58 mg/kg/jour. On a constaté que les chiens étaient très sensibles à la rivastigmine, particulièrement sur le plan digestif.
Singes : Aucune mort n'est survenue au cours de l'étude menée chez le singe ; cependant, 2 animaux seulement ont été traités pendant 2 semaines (voir Tableau 12). On croit avoir décelé une légère réduction du poids corporel et de la consommation d'aliments. L'activité de la butyrylcholinestérase dans le plasma a diminué de 15 ou de 29 % et de 6 ou de 14 % le 6e et le 14e jour, respectivement. Au même moment, l'activité cholinestérasique dans les érythrocytes accusait une baisse de 60 ou de 90 % et de 40 ou de 60 %. On en a conclu que les singes toléraient mieux un traitement de 2 semaines par la rivastigmine que les rats et les chiens.
Génotoxicité
La rivastigmine ne s'est pas révélée mutagène lors des épreuves suivantes : test d'Ames, déclenchement de la synthèse réparatrice de l'ADN, test du micronoyau in vivo chez la souris et test à l'HGPRT sur les cellules V79 de hamster chinois. La recherche d'aberrations chromosomiques in vitro dans les cellules V79 de hamster chinois n'a permis de déceler un accroissement des aberrations qu'en présence d'enzymes du métabolisme hépatique et d'une concentration au moins 10 000 fois supérieure à celle qu'on est susceptible de trouver dans le plasma humain.
Cancérogénicité
Les études portant sur l’administration orale et topique chez la souris et sur l’administration orale chez le rat n’ont démontré aucune carcinogénicité à la dose maximale tolérée. L’exposition à la rivastigmine et à son principal métabolite a été environ équivalente à l’exposition chez l’être humain aux doses maximales des gélules et des timbres de la rivastigmine (12 mg de rivastigmine/70 kg chez l’être humain).
Toxicologie pour la reproduction et le développement
Des études réalisées chez des rates et des lapines gravides au moyen de doses orales pouvant atteindre
2,3 mg (sous forme de base) /kg/jour n’ont pas mis en évidence un éventuel potentiel tératogène de la rivastigmine. De même, la rivastigmine n'a pas eu d'effet néfaste sur la fertilité et la capacité de reproduction du rat à des doses pouvant atteindre 1,1 mg (sous forme de base) /kg/jour. La génération F1 a accusé un léger retard de développement jusqu'à l'accouplement, mais aucune altération tératologique n'a été signalée.
Toxicologie particulière
Irritation oculaire : Un liquide à forte teneur de la rivastigmine a provoqué une irritation légère, quoique réversible, aux yeux de lapins, ce qui porte à croire que cette substance pourrait irriter les yeux des patients si elle venait en contact avec eux.
17 Monographies de référence
PrExelon®, [Gélules, 1,5 mg, 3 mg, 4,5 mg, 6 mg, Solution, 2 mg/mL de Rivastigmine (sous forme de tartrate hydrogéné de rivastigmine)], [numéro de contrôle de la présentation 306377, Monographie de produit, Knight Therapeutics Inc., (2026-07-02)