


Monographie de produit - Apo-Galantamine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme pharmaceutique et concentration | Ingrédients non médicinaux |
| Orale | Comprimés 4 mg, 8 mg, 12 mg | amidon de maïs, cellulose microcristalline, dioxyde de titane, hydroxypropylméthylcellulose, polyéthylèneglycol et stéarate de magnésium. Le comprimé de 8 mg contient aussi de l’oxyde de fer rouge. Le comprimé de 12 mg contient aussi de la laque d’aluminium jaune soleil à 40 %. |
INDICATIONS ET UTILISATION CLINIQUE
APO-GALANTAMINE (bromhydrate de galantamine) est indiqué pour le traitement symptomatique des patients atteints de démence de type Alzheimer légère à modérée. La galantamine n’a pas fait l’objet d’essais cliniques contrôlés de plus de six mois.
APO-GALANTAMINE doit être prescrit uniquement par (ou après consultation avec) un clinicien qui a de l’expérience dans le diagnostic et la prise en charge de la maladie d’Alzheimer.
Personnes âgées (≥ 85 ans) :
On ne dispose que de renseignements limités sur l’innocuité de la galantamine chez cette population de patients (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Enfants (< 18 ans) :
Aucune donnée n’est disponible chez les enfants. Par conséquent, l’utilisation d’APO-GALANTAMINE n’est pas recommandée chez les enfants de moins de 18 ans.
CONTRE-INDICATIONS
APO-GALANTAMINE est contre-indiqué chez les patients présentant une hypersensibilité connue au bromhydrate de galantamine, à d’autres dérivés alcaloïdes tertiaires ou à tout excipient utilisé dans la préparation. Pour obtenir une liste complète des ingrédients, voir la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
MISES EN GARDE ET PRÉCAUTIONS
Cancérogénicité et mutagenèse
Voir Monographie de produit, PARTIE II : TOXICOLOGIE – Cancérogénicité, Mutagénicité pour de l’information sur les données obtenues chez les animaux.
Appareil cardiovasculaire
En raison de leur action pharmacologique, les inhibiteurs de la cholinestérase ont des effets vagotoniques sur les nœuds sino-auriculaire et auriculo-ventriculaire, entraînant une bradycardie et des blocs auriculo-ventriculaires nodaux (de tous types) (voir EFFETS INDÉSIRABLES). Ces effets peuvent être particulièrement importants chez les patients présentant une « maladie du sinus » ou un autre trouble de la conduction cardiaque supraventriculaire, ou chez ceux qui prennent d’autres médicaments concomitants qui ralentissent la fréquence cardiaque de manière significative. Dans les essais cliniques, les patients atteints d’une maladie cardiovasculaire grave ont été exclus. Il convient de faire preuve de prudence lors du traitement des patients atteints d’une coronaropathie évolutive ou d’une insuffisance cardiaque congestive. Il est recommandé de ne pas utiliser APO-GALANTAMINE chez les patients présentant des anomalies de la conduction cardiaque (à l’exception du bloc de branche droit), y compris une « maladie du sinus », et ceux présentant des épisodes de syncope inexpliqués.
Dans le cadre d’essais contrôlés et randomisés, des cas de bradycardie ont été signalés chez 2 à 3 % des patients recevant la galantamine à des doses allant jusqu’à 24 mg/jour, comparativement à < 1 % des patients du groupe placebo, mais ils étaient rarement graves et ont rarement entraîné l’arrêt du traitement. Aucune augmentation de l’incidence des blocs cardiaques n’a été observée aux doses recommandées. Les patients traités par la galantamine à des doses pouvant atteindre 24 mg/jour, selon le schéma posologique recommandé, ont présenté une augmentation du risque de syncope liée à la dose (placebo : 0,7 % [2/286]; 4 mg 2 fois par jour [f.p.j.] : 0,4 % [3/692]; 8 mg 2 f.p.j. : 1,3 % [7/552]; 12 mg 2 f.p.j. : 2,2 % [6/273]).
Un essai clinique de 6 semaines sur l’innocuité cardiovasculaire (GAL-USA-16; n = 139) a été réalisé pour évaluer l’effet de la galantamine à des doses allant jusqu’à 32 mg/jour. Le schéma posologique était le suivant : 8 mg/jour lors de la semaine 1, 16 mg/jour lors de la semaine 2, 24 mg/jour lors des semaines 3 et 4 et 32 mg/jour lors des semaines 5 et 6. Les blocs cardiaques/pauses de plus de deux secondes étaient plus fréquents chez les patients traités par la galantamine que chez les patients recevant le placebo. Il convient de noter qu’on a utilisé une augmentation accélérée de la dose dans une limite d’une semaine dans le cadre de cette étude, ce qui n’est pas recommandé. On ignore si ces effets cardiaques sont atténués par des ajustements posologiques plus lents. Il faut être particulièrement prudent lors de l’ajustement posologique, période où la majorité des pauses ont eu lieu dans l’étude décrite ci-dessus.
Métabolisme
Surveillance du poids
Les inhibiteurs de la cholinestérase ainsi que la maladie d’Alzheimer peuvent être associés à une perte de poids importante. Dans le cadre d’essais cliniques contrôlés, l’utilisation de la galantamine a été associée à une perte de poids. Une diminution du poids liée à la dose est survenue au début du traitement. Les patients traités par la galantamine et les patients de sexe féminin ont présenté une perte de poids ≥ 7 % plus fréquemment que les patients du groupe placebo. Le poids corporel doit être surveillé lorsqu’une perte de poids est source d’inquiétude sur le plan clinique. Appareil gastro-intestinal
D’après leur mode d’action principal, les inhibiteurs de la cholinestérase devraient augmenter la sécrétion d’acide gastrique en raison d’une augmentation de l’activité cholinergique. Par conséquent, les patients doivent faire l’objet d’une surveillance étroite pour déceler tout symptôme de saignement gastro-intestinal actif ou occulte, en particulier chez ceux présentant un risque accru d’ulcères, p. ex. les patients ayant des antécédents d’ulcères ou les patients recevant un traitement concomitant par des anti-inflammatoires non stéroïdiens (AINS). Dans les études cliniques contrôlées portant sur la galantamine, les patients présentant un ulcère gastroduodénal symptomatique ont été exclus. Les études cliniques sur la galantamine n’ont montré aucune augmentation de l’incidence des ulcères gastroduodénaux ou des saignements gastro-intestinaux par rapport au placebo (voir EFFETS INDÉSIRABLES).
La galantamine, en conséquence prévisible de ses propriétés pharmacologiques, a entraîné des nausées, des vomissements et de la diarrhée, ainsi que de l’anorexie et une perte de poids. Ces effets semblaient plus fréquents à des doses plus élevées (voir EFFETS INDÉSIRABLES), les nausées et les vomissements étant plus fréquents chez les femmes et les patients dont le poids corporel est plus faible et dont les concentrations plasmatiques correspondantes du médicament sont plus élevées. Les femmes sont plus sensibles aux effets cholinergiques indésirables associés aux inhibiteurs de la cholinestérase et sont en général plus susceptibles que les hommes de présenter des nausées et des vomissements. Dans la plupart des cas, ces effets étaient d’intensité légère à modérée, étaient transitoires et se sont résolus durant le traitement ou à l’arrêt du traitement.
Appareil génito-urinaire
Bien qu’aucun effet du genre n’ait été observé au cours des essais cliniques menés sur la galantamine, les cholinomimétiques peuvent entraîner une obstruction de l’écoulement vésical.
Fonction neurologique
Crises convulsives : Dans le cadre d’essais contrôlés par placebo portant sur la galantamine, des cas de crises convulsives ont été signalés; aucune augmentation de l’incidence n’a été observée comparativement au placebo. Des convulsions ont été signalées chez des patients traités par la galantamine (voir EFFETS INDÉSIRABLES). Une activité convulsive peut aussi constituer une manifestation de la maladie d’Alzheimer. Le rapport risque/bienfait du traitement par APO-GALANTAMINE chez les patients ayant des antécédents de troubles convulsifs doit donc être soigneusement évalué.
La galantamine n’a pas été étudiée chez des patients atteints de maladie d’Alzheimer modérément grave ou grave, de démence non liée à la maladie d’Alzheimer ni chez des personnes présentant des troubles de type parkinsonien. L’efficacité et l’innocuité de la galantamine dans ces populations de patients sont inconnues.
Considérations périopératoires
Anesthésie : La galantamine, en tant qu’inhibiteur de la cholinestérase, est susceptible d’amplifier la relaxation musculaire de type succinylcholine pendant une anesthésie.
Appareil respiratoire
Comme les autres cholinomimétiques, APO-GALANTAMINE doit être prescrit avec prudence aux patients ayant des antécédents d’asthme ou de maladie pulmonaire obstructive. Peau
Des réactions cutanées graves (syndrome de Stevens-Johnson et pustulose exanthématique aiguë généralisée) et d’autres réactions cutanées moins graves (p. ex. érythème polymorphe) ont été signalées chez des patients recevant la galantamine (voir EFFETS INDÉSIRABLES, Effets indésirables observés après la mise en marché). Il faut aviser les patients ou les aidants d’informer leur professionnel de la santé de toute réaction cutanée survenant pendant le traitement par APO-GALANTAMINE. Il est recommandé d’arrêter le traitement dès la première apparition d’une éruption cutanée.
Populations particulières
Insuffisance hépatique :
On ne dispose que de renseignements limités sur la pharmacocinétique de la galantamine chez les patients atteints d’insuffisance hépatique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique). Il est donc recommandé de faire preuve de prudence et de surveiller étroitement l’apparition d’effets indésirables en cas d’augmentation de la dose de la galantamine chez les patients atteints de la maladie d’Alzheimer et présentant une insuffisance hépatique (voir POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique). Étant donné qu’aucune donnée n’est disponible sur l’utilisation de la galantamine chez les patients atteints d’insuffisance hépatique grave (stade de Child-Pugh compris entre 10 et 15), APO-GALANTAMINE n’est pas recommandé pour cette population de patients.
Insuffisance rénale :
On ne dispose que de renseignements limités sur la pharmacocinétique de la galantamine chez les patients atteints d’insuffisance rénale (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale). Il est donc recommandé de faire preuve de prudence et de surveiller étroitement l’apparition d’effets indésirables en cas d’augmentation de la dose d’APO-GALANTAMINE chez les patients atteints de la maladie d’Alzheimer et présentant une insuffisance rénale (clairance de la créatinine comprise entre 9 et 60 mL/min) (voir POSOLOGIE ET ADMINISTRATION, Insuffisance rénale). Étant donné qu’aucune donnée n’est disponible sur l’utilisation de la galantamine chez les patients dont la clairance de la créatinine est inférieure à 9 mL/min, APO-GALANTAMINE n’est pas recommandé pour cette population de patients.
Personnes âgées (≥ 85 ans) :
Dans le cadre d’études cliniques contrôlées, le nombre de patients âgés de 85 ans ou plus qui ont reçu de la galantamine à des doses thérapeutiques de 16 ou 24 mg/jour était de 123. Parmi ceux-ci, 70 patients ont reçu la dose maximale recommandée de 24 mg/jour. On ne dispose que de renseignements limités sur l’innocuité de la galantamine chez cette population de patients.
Étant donné que les cholinomimétiques, tout comme la maladie d’Alzheimer elle-même, peuvent être associés à une perte de poids importante, il convient de faire preuve de prudence lors de l’utilisation d’APO-GALANTAMINE chez les patients âgés de faible poids corporel, surtout chez ceux âgés de 85 ans ou plus.
Utilisation chez les patients âgés atteints d’une maladie comorbide grave
On ne dispose que de renseignements limités sur l’innocuité du traitement par la galantamine chez les patients atteints de maladie d’Alzheimer légère à modérée et présentant une comorbidité grave/importante. L’utilisation d’APO-GALANTAMINE chez les patients atteints de la maladie d’Alzheimer et présentant des maladies chroniques fréquentes chez les personnes âgées ne doit être envisagée qu’après avoir soigneusement évalué les risques et les bienfaits possibles du traitement, et doit comprendre une surveillance étroite des événements indésirables. L’augmentation de la dose chez cette population de patients doit être effectuée avec prudence.
Patients atteints d’une déficience cognitive légère :
Mortalité dans les essais expérimentaux sur la déficience cognitive légère
Deux études d’une durée de deux ans, randomisées, contrôlées par placebo, à double insu et portant sur l’efficacité et l’innocuité, ont été menées chez des sujets présentant une déficience cognitive légère (DCL) mais non atteints de démence. Les personnes ayant une DCL présentent des troubles isolés de la mémoire plus importants que ceux auxquels on s’attendrait chez des personnes du même âge et de même niveau d’instruction, mais elles ne répondent pas aux critères diagnostiques actuels de la maladie d’Alzheimer. Dans le cadre de ces essais, la galantamine ne s’est pas avérée efficace chez les patients atteints de DCL. Lors de la période à double insu de ces deux essais, on a signalé 13 décès au total dans le groupe recevant la galantamine (n = 1 026) et 1 décès dans le groupe sous placebo (n = 1 022); la raison de cette différence est actuellement inconnue. Cette différence de mortalité n’a pas été observée dans les études sur la galantamine dans le traitement de la maladie d’Alzheimer. Environ la moitié des décès dans le groupe ayant reçu la galantamine semblaient être dus à des causes diverses de nature vasculaire (infarctus du myocarde, accident vasculaire cérébral et mort subite); d’autres décès semblaient être dus à une infection, un suicide et un cancer. Rien n’indique l’existence d’un risque accru de mortalité lorsque la galantamine est utilisée chez des patients atteints de maladie d’Alzheimer légère à modérée.
Femmes enceintes :
Au cours d’une étude de tératologie, on a observé une légère augmentation de l’incidence des variations squelettiques chez des rats auxquels on avait administré des doses de 8 mg/kg/jour (soit 3 fois la dose maximale recommandée chez l’humain [DMRH] en mg/m2) et de 16 mg/kg/jour de galantamine à partir du jour 14 (femelles) et du jour 60 (mâles) avant l’accouplement jusqu’à la fin de l’organogenèse. Dans une étude au cours de laquelle on avait administré de la galantamine à des rates gravides dès le début de l’organogenèse et jusqu’au 21e jour du post-partum, on a observé une diminution du poids des ratons aux doses de 8 et 16 mg/kg/jour, mais sans aucun effet indésirable sur les autres paramètres de la croissance postnatale. Les doses qui ont provoqué les effets mentionnés ci-dessus chez les rats ont produit une légère toxicité maternelle. Aucune malformation majeure n’a été causée chez les rats ayant reçu jusqu’à 16 mg/kg/jour. Aucun effet tératogène lié au médicament n’a été observé chez des lapins auxquels on avait administré des doses allant jusqu’à 40 mg/kg/jour (32 fois la DMRH en mg/m2) durant la période d’organogenèse.
L’innocuité de la galantamine chez les femmes enceintes n’a pas été établie. APO-GALANTAMINE ne doit donc pas être utilisé chez les femmes en âge de procréer, sauf si, de l’avis du médecin, le bienfait prévu pour la patiente l’emporte sur les risques pour le fœtus.
Allaitement :
On ignore si la galantamine est excrétée dans le lait maternel. Par conséquent, APO-GALANTAMINE ne doit pas être utilisé chez des mères qui allaitent.
Enfants :
L’efficacité et l’innocuité de la galantamine dans le cas de toute maladie chez l’enfant n’ont pas été établies.
Effets sur la capacité à conduire un véhicule et à utiliser des machines APO-GALANTAMINE peut causer des effets indésirables (comme des étourdissements et une somnolence), qui peuvent avoir un effet sur la capacité à conduire un véhicule ou à utiliser des machines, surtout au cours des premières semaines qui suivent l’instauration du traitement (voir EFFETS INDÉSIRABLES).
EFFETS INDÉSIRABLES
Effets indésirables observés dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables observés au cours des essais cliniques peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
Au total, 2 287 patients atteints de maladie d’Alzheimer légère à modérée ont été traités par la galantamine dans le cadre d’études cliniques contrôlées de phase III en appliquant une période d’augmentation de la dose à intervalles de 1 semaine ou de 4 semaines; parmi eux, 761 patients ont reçu la galantamine à raison de 24 mg/jour, soit la dose d’entretien maximale recommandée. Le nombre de patients ayant terminé les études était de 1 686 patients (72 %). La durée moyenne du traitement dans tous les groupes recevant la galantamine était de 130 jours (intervalle : 1-214 jours).
Événements indésirables ayant entraîné l’arrêt du traitement
Dans l’ensemble, 19 % (441/2 287) des patients traités par la galantamine ont abandonné les essais cliniques contrôlés de phase III en raison d’événements indésirables, comparativement à 8 % (98/1 159) des patients du groupe sous placebo. Parmi les patients traités par la galantamine, le taux d’abandon en raison d’événements indésirables était de 14 % pour les hommes et de 22 % pour les femmes.
Dans le cadre de l’étude à dose fixe avec augmentation de la dose à intervalles de 4 semaines (GAL-USA-10), 8 % (55/692) des patients traités par la galantamine ont abandonné le traitement en raison d’événements indésirables, comparativement à 7 % (20/286) des patients du groupe placebo. Au cours de la phase d’augmentation de la dose de cette étude, l’incidence des abandons en raison d’événements indésirables était de 4 % pour le placebo, de 5 % pour la galantamine à 16 mg/jour et de 6 % pour la galantamine à 24 mg/jour. Durant la phase d’entretien, 4 % des patients ayant reçu le placebo, 3 % des patients ayant reçu la galantamine à 16 mg/jour et 4 % des patients ayant reçu la galantamine à 24 mg/jour se sont retirés de cette étude en raison d’événements indésirables.
Le tableau 1.1 présente les événements indésirables les plus fréquents ayant entraîné l’arrêt du traitement pour l’étude GAL-USA-10, lors de laquelle on a utilisé le schéma recommandé d’augmentation de la dose à intervalles de 4 semaines.
Tableau 1.1 : Événements indésirables les plus fréquents ayant entraîné l’arrêt du traitement lors d’un essai à double insu, contrôlé par placebo, avec une augmentation de la dose à intervalles de 4 semaines (GALUSA-10)
| Événements indésirables | Augmentation de la dose recommandée à intervalles de 4 semaines | ||
Placebo n = 286 % | 16 mg/jour n = 279 % | 24 mg/jour n = 273 % | |
| Nausées | < 1 | 2 | 4 |
| Vomissements | 0 | 1 | 3 |
| Anorexie | < 1 | 1 | < 1 |
| Étourdissements | < 1 | 2 | 1 |
| Syncope | 0 | 0 | 1 |
Événements cliniques indésirables les plus fréquents observés en association avec l’utilisation de la galantamine
Le tableau 1.2 présente les événements indésirables les plus fréquents, définis comme ceux qui sont survenus à une fréquence d’au moins 5 % et au moins deux fois plus souvent que ceux observés avec le placebo dans l’étude GAL-USA-10, lors de laquelle le schéma recommandé d’augmentation de la dose de 4 semaines a été utilisé.
Ces événements étaient principalement de nature gastro-intestinale et avaient tendance à survenir moins fréquemment avec la dose de 16 mg/jour, soit la dose d’entretien initiale recommandée. L’administration de la galantamine avec de la nourriture, l’utilisation d’antiémétiques et la garantie d’un apport adéquat en liquides peuvent réduire l’impact de ces événements.
Tableau 1.2 : Événements indésirables les plus fréquents dans un essai clinique randomisé et contrôlé par placebo avec augmentation de la dose à intervalles de 4 semaines pendant les phases d’augmentation de la dose et d’entretien (GAL-USA-10)
| Événements indésirables | Semaines 1 à 12† | Semaines 13 à 21 | ||||
Placebo n = 286 % | 16 mg/ jour n = 279 % | 24 mg/jour n = 273 % | Placebo n = 259 % | 16 mg/ jour n = 243 % | 24 mg/ jour n = 241 % | |
| Nausées | 5 | 11 | 13 | < 1 | 4 | 6 |
Vomissement s | < 1 | 5 | 6 | < 1 | 2 | 6 |
| Diarrhée | 5 | 9 | 4 | 2 | 5 | 2 |
| Anorexie | 2 | 5 | 5 | 1 | 2 | 5 |
† Une augmentation de la dose a eu lieu à intervalles de 4 semaines. La majorité de ces événements indésirables sont survenus pendant la période d’augmentation de la dose. Les nausées et vomissements, qui étaient les événements indésirables les plus fréquents, sont survenus plus fréquemment à des doses plus élevées; ils ont persisté pendant 5 à 7 jours dans la plupart des cas et la majorité des patients ont présenté un seul épisode de ce genre. L’incidence de la perte de poids dans cette étude a été, pendant l’augmentation de la dose (semaines 1 à 12), de 1 % avec le placebo, de 3 % à 16 mg/jour et de 2 % à 24 mg/jour; et pendant la phase d’entretien (semaines 13 à 21), < 1 % avec le placebo, de 3 % à 16 mg/jour et de 3 % à 24 mg/jour.
Il faut faire preuve de prudence lors de l’augmentation des doses, et la posologie d’entretien doit demeurer flexible et être ajustée en fonction des besoins individuels.
Événements indésirables signalés dans les essais contrôlés
Les événements indésirables signalés au cours des essais menés sur la galantamine reflètent l’expérience acquise dans des conditions d’étroite surveillance chez une population de patients soigneusement sélectionnés. Ces estimations de fréquence ne peuvent pas être extrapolées à la pratique clinique, ni à d’autres essais cliniques, étant donné que les conditions d’emploi, la manière de signaler les faits et le profil des patients traités peuvent varier.
Le tableau 1.3 présente les événements indésirables les plus fréquents (événements indésirables survenant à une incidence de 2 % avec le traitement par la galantamine et dont le taux d’incidence était supérieur à celui observé avec le placebo) au cours de quatre essais contrôlés par placebo menés chez des patients traités par la galantamine à 16 ou 24 mg/jour. Les valeurs combinées présentées au tableau 1.3 ont été tirées d’essais appliquant une période d’augmentation de la dose recommandée à intervalles de 1 semaine ou de 4 semaines.
Tableau 1.3 : Effets indésirables signalés chez au moins 2 % des patients atteints de la maladie d’Alzheimer ayant reçu de la galantamine et survenus à une fréquence supérieure à celle observée avec le placebo (données combinées des essais appliquant une augmentation de la dose à intervalles de 1 semaine et de 4 semaines)
| Appareil ou système/événements indésirables | Placebo (n = 801) % | Galantamine† (n = 1 040) % |
Organisme entier – Troubles généraux Fatigue Syncope | 3 1 | 5 2 |
Troubles des systèmes nerveux central et périphérique Étourdissements Céphalées Tremblements | 6 5 2 | 9 8 3 |
Troubles de l’appareil gastro-intestinal Nausées Vomissements Diarrhée Douleur abdominale Dyspepsie | 9 4 7 4 2 | 24 13 9 5 5 |
| Appareil ou système/événements indésirables | Placebo (n = 801) % | Galantamine† (n = 1 040) % |
Troubles de la fréquence et du rythme cardiaque Bradycardie | 1 | 2 |
Troubles du métabolisme et de la nutrition Anorexie Diminution du poids | 3 2 | 9 7 |
Troubles mentaux Dépression Insomnie Somnolence | 5 4 3 | 7 5 4 |
Anomalies des globules rouges Anémie | 2 | 3 |
Troubles de l’appareil respiratoire Rhinite | 3 | 4 |
Troubles de l’appareil urinaire Infection des voies urinaires Hématurie | 7 2 | 8 3 |
† Événements indésirables signalés chez des patients traités par la galantamine à raison de
16 ou 24 mg/jour dans le cadre de trois essais contrôlés par placebo avec une période d’augmentation de la dose à intervalles de 1 semaine, suivie d’une période de traitement par la galantamine à dose fixe de 26 semaines, et d’un essai contrôlé par placebo avec une période d’augmentation de la dose recommandée à intervalles de 4 semaines, suivie d’une période de traitement par la galantamine à dose fixe de 21 semaines.
Aucune anomalie cliniquement pertinente n’a été observée dans les valeurs de laboratoire. Dans le cadre d’un essai clinique sur l’innocuité cardiovasculaire (GAL-USA-16), les pauses de plus de deux secondes étaient plus fréquentes chez les patients traités par la galantamine que chez les patients sous placebo pendant la période d’augmentation de la dose (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Événements indésirables observés lors de l’étude GAL-INT-6
La fréquence de certains événements indésirables de nature cardiovasculaire, y compris la syncope, l’hypertension, l’arythmie et le bloc de branche, a augmenté chez les patients traités par la galantamine comparativement à ceux ayant reçu un placebo. Cette augmentation est principalement attribuable aux événements survenus dans le sous-groupe de patients atteints de la maladie d’Alzheimer et présentant une maladie cérébrovasculaire concomitante. Les patients atteints de la maladie d’Alzheimer et ayant une maladie cérébrovasculaire concomitante qui ont été traités par la galantamine ont présenté une syncope (3 %), une hypertension (4 %), une arythmie (3 %) et un bloc de branche (2 %), mais ces événements n’ont pas été signalés dans le groupe placebo. Dans le sous-groupe de patients atteints de démence vasculaire, 2 % des patients ayant été traités par la galantamine ont signalé une syncope de même que 2 % des patients ayant reçu un placebo. Des cas d’hypertension ont été signalés par 5 % des patients ayant reçu la galantamine et 2 % des patients ayant reçu un placebo. Aucun événement indésirable d’arythmie et de bloc de branche n’a pas été signalé dans le sous-groupe de patients atteints de démence vasculaire.
Dans l’ensemble de la population de l’étude, les événements indésirables les plus fréquents apparus en cours de traitement (nausées, étourdissements, vomissements, douleur abdominale, diarrhée, fatigue et infections des voies respiratoires supérieures) concordaient avec ce qui a été observé dans des études antérieures sur la galantamine menées auprès de patients atteints de la maladie d’Alzheimer (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
Autres événements indésirables observés durant les essais cliniques
La galantamine a été administrée à 3 055 patients atteints de la maladie d’Alzheimer dans le cadre d’essais cliniques à l’échelle mondiale.
Au total, 2 357 patients ont reçu de la galantamine dans le cadre d’essais contrôlés par placebo; parmi eux, 761 patients atteints de la maladie d’Alzheimer ont reçu de la galantamine à 24 mg/jour, soit la dose d’entretien maximale recommandée. Environ 1 000 patients ont reçu de la galantamine pendant au moins un an et environ 200 patients en ont reçu pendant deux ans. Pour établir le taux d’événements indésirables, on a regroupé les données relatives à tous les patients traités par la galantamine dans le cadre de huit essais contrôlés par placebo et de six essais de prolongation ouverts, quelle que soit la dose reçue. La méthodologie utilisée pour recueillir et codifier les données sur ces événements indésirables a été uniformisée sur l’ensemble des essais en utilisant la terminologie de l’OMS. Tous les événements survenus chez environ 0,1 % des patients sont inclus, à l’exception de ceux figurant déjà ailleurs dans les renseignements thérapeutiques sur le produit, de ceux désignés par des termes de l’OMS trop généraux pour fournir des informations utiles, et des événements relativement mineurs. Les événements sont classés par système ou appareil et énumérés selon les définitions suivantes : événements indésirables fréquents – survenus chez au moins 1/100 des patients; événements indésirables peu fréquents – survenus chez 1/100 à 1/1 000 des patients; rares – survenus chez 1/1 000 à 1/10 000 patients; très rares – survenus chez moins de 1/10 000 patients. Ces événements indésirables ne sont pas nécessairement liés au traitement par la galantamine et, dans la plupart des cas, ont été observés à une fréquence similaire chez les patients ayant reçu un placebo dans le cadre des études contrôlées.
Organisme entier – Troubles généraux : fréquents : douleur thoracique, asthénie, fièvre, malaise.
Troubles de l’appareil cardiovasculaire : fréquents : hypertension; peu fréquents : hypotension orthostatique, hypotension, œdème déclive, insuffisance cardiaque, ischémie myocardiaque ou infarctus du myocarde, bouffées vasomotrices, extrasystoles supraventriculaires.
Troubles des systèmes nerveux central et périphérique : fréquents : léthargie; peu fréquents : vertige, hypertonie, convulsions, contractions musculaires involontaires, paresthésie, ataxie, hypokinésie, hyperkinésie, apraxie, aphasie, crampes dans les jambes, acouphènes, accident ischémique transitoire ou accident vasculaire cérébral, dysgueusie, hypersomnie.
Troubles de l’œil : peu fréquents : vision trouble.
Troubles de l’appareil gastro-intestinal : fréquents : flatulence, gêne abdominale, douleurs abdominales hautes, maux d’estomac; peu fréquents : gastrite, méléna, dysphagie, hémorragie rectale, sécheresse de la bouche, salivation accrue, diverticulite, gastro-entérite, hoquet, haut-le-cœur; rares : perforation œsophagienne.
Troubles de la fréquence et du rythme cardiaques : peu fréquents : bloc auriculo-ventriculaire, palpitations, arythmies auriculaires, y compris fibrillation auriculaire et tachycardie supraventriculaire, allongement de l’intervalle QTc, bloc de branche, inversion de l’onde T, tachycardie ventriculaire; rares : bradycardie grave.
Trouble du métabolisme et de la nutrition : fréquents : diminution de l’appétit; peu fréquents : hyperglycémie, augmentation du taux de phosphatase alcaline, augmentation du taux d’azote non protéique.
Troubles de l’appareil locomoteur : fréquents : spasmes musculaires; peu fréquents : faiblesse musculaire.
Troubles des plaquettes, du saignement et de la coagulation : peu fréquents : purpura, épistaxis, thrombopénie.
Troubles mentaux : peu fréquents : apathie, rêves morbides, réaction paranoïde, augmentation de la libido, délire; rares : idées suicidaires, tentatives de suicide.
Affections de la peau et annexes cutanées : fréquents : hyperhidrose.
Troubles de l’appareil urinaire : fréquents : incontinence; peu fréquents : hématurie, fréquence mictionnelle, cystite, rétention urinaire, nycturie, calculs rénaux.
Troubles hépatobiliaires : on a signalé des effets indésirables de nature hépatique, y compris des cas d’augmentation des taux d’enzymes hépatiques et d’hépatite lors d’études ouvertes sur la galantamine (durée maximale de 4 ans) et dans le cadre de la pharmacovigilance (voir EFFETS INDÉSIRABLES OBSERVÉS APRÈS LA MISE EN MARCHÉ).
Effets indésirables observés après la mise en marché
Les autres événements indésirables observés lors d’essais cliniques contrôlés et non contrôlés après l’homologation et dans le cadre de la pharmacovigilance chez les patients traités par la galantamine comprennent les suivants :
Organisme entier – Troubles généraux : déshydratation (y compris de rares cas graves entraînant une insuffisance rénale).
Troubles des systèmes nerveux central et périphérique : troubles du comportement, dont agitation, agressivité, hallucinations, hallucinations visuelles et hallucinations auditives.
Troubles de l’appareil gastro-intestinal : saignements du tractus gastro-intestinal supérieur et inférieur.
Troubles de l’appareil hépatobiliaire : augmentation des taux d’enzymes hépatiques; hépatite.
Troubles du système immunitaire : hypersensibilité.
Troubles du métabolisme et de la nutrition : hypokaliémie.
Troubles de la peau et des tissus sous-cutanés : syndrome de Stevens-Johnson, pustulose exanthématique aiguë généralisée, érythème polymorphe.
Troubles cardiaques : bloc auriculo-ventriculaire complet.
Certains de ces effets indésirables peuvent être attribuables aux propriétés cholinomimétiques de la galantamine ou, dans certains cas, peuvent représenter des manifestations ou des exacerbations de maladie sous-jacente courantes chez les personnes âgées.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L’élimination de la galantamine fait intervenir plusieurs mécanismes métaboliques et l’excrétion rénale, de sorte qu’aucune voie ne semble prédominante. D’après des études in vitro, la CYP2D6 et la CYP3A4 sont les principales enzymes impliquées dans le métabolisme de la galantamine. La CYP2D6 est impliquée dans la formation de la O-desméthylgalantamine, alors que la CYP3A4 joue un rôle de médiateur dans la formation de la galantamine-N-oxyde.
Utilisation avec des anticholinergiques
Compte tenu de leur mode d’action, les inhibiteurs de la cholinestérase peuvent interférer avec l’activité des anticholinergiques.
Utilisation avec des cholinomimétiques et d’autres inhibiteurs de la cholinestérase On peut s’attendre à un effet synergique lorsque les inhibiteurs de la cholinestérase sont administrés en concomitance avec la succinylcholine, des bloquants neuromusculaires similaires ou des agonistes cholinergiques comme le béthanéchol.
Utilisation avec d’autres psychotropes
Étant donné que peu de patients dans les essais cliniques ont reçu des neuroleptiques, des antidépresseurs ou des anticonvulsivants, on dispose de renseignements limités sur l’interaction de la galantamine avec ces médicaments.
Interactions médicament-médicament
Effets d’autres médicaments sur le métabolisme de la galantamine
Les études pharmacocinétiques visant à évaluer le risque d’interaction médicamenteuse entre la galantamine et la cimétidine, la ranitidine, le kétoconazole, l’érythromycine, la paroxétine, la warfarine et la digoxine se limitaient à des études à court terme, principalement à dose unique, menées auprès de jeunes volontaires en bonne santé. Aucune étude similaire n’a pas été effectuée chez des patients âgés.
In vitro
La CYP3A4 et la CYP2D6 sont les principales enzymes impliquées dans le métabolisme de la galantamine. La CYP3A4 joue un rôle de médiateur dans la formation de la galantamine-N-oxyde, tandis que la CYP2D6 participe à la formation de l’O-desméthylgalantamine. Étant donné que la galantamine fait également l’objet d’une glucuronidation et est excrétée sous forme inchangée dans l’urine, aucune voie ne semble être prédominante.
In vivo
Cimétidine et ranitidine : La galantamine a été administrée à raison d’une dose unique de 4 mg le jour 2 d’un traitement de trois jours par la cimétidine (800 mg/jour; n = 6 hommes et 6 femmes) ou la ranitidine (300 mg/jour; n = 6 hommes et 6 femmes). La cimétidine a augmenté d’environ 16 % la biodisponibilité de la galantamine. La ranitidine n’a eu aucun effet sur la pharmacocinétique de la galantamine.
Kétoconazole : L’administration de kétoconazole, un puissant inhibiteur de la CYP3A4 et un inhibiteur de la CYP2D6, à une dose de 200 mg 2 f.p.j. pendant 4 jours, a entraîné une augmentation de 30 % de l’aire sous la courbe (ASC) de la galantamine lorsque les sujets étaient traités par la galantamine à 4 mg 2 f.p.j. pendant 8 jours (n = 8 hommes et 8 femmes).
Érythromycine : L’administration d’érythromycine, un inhibiteur modéré de la CYP3A4, à une dose de 500 mg 4 f.p.j. pendant 4 jours, a entraîné une augmentation de 10 % de l’ASC de la galantamine lorsque les sujets étaient traités par la galantamine à 4 mg 2 f.p.j. pendant 6 jours (n = 8 hommes et 8 femmes).
Paroxétine : L’administration de paroxétine, un puissant inhibiteur de la CYP2D6, a entraîné une augmentation respective de 40 %, 45 % et 48 % de l’ASC de la galantamine administrée à raison de 4 mg 2 f.p.j., 8 mg 2 f.p.j. et 12 mg 2 f.p.j. chez 16 volontaires en bonne santé (n = 8 hommes et 8 femmes) qui ont reçu la galantamine en même temps que 20 mg/jour de paroxétine.
Mémantine : Dans le cadre d’une étude pharmacocinétique à doses multiples menée auprès de volontaires en bonne santé (n = 15, âgés de 21 à 55 ans), l’administration concomitante de la mémantine à une dose de 10 mg 2 f.p.j. n’a pas eu d’effet sur le profil pharmacocinétique de la galantamine (16 mg/jour) à l’état d’équilibre.
L’innocuité de l’administration concomitante de mémantine et de galantamine chez des patients atteints de la maladie d’Alzheimer n’a pas été étudiée dans le cadre d’essais cliniques.
Effets de la galantamine sur le métabolisme d’autres médicaments
In vitro
La galantamine n’a pas inhibé les voies métaboliques catalysées par les isoenzymes CYP1A2, CYP2A6, CYP3A4, CYP4A, CYP2C, CYP2D6 ou CYP2E1. Cela indique que le potentiel d’inhibition de la galantamine sur les principales formes du cytochrome P450 est très faible.
In vivo
Warfarine : L’administration de galantamine à raison de 12 mg 2 f.p.j. n’a eu aucun effet sur la pharmacocinétique de la R-warfarine et de la S-warfarine (dose unique de 25 mg), ni sur le temps de prothrombine (n = 16 hommes). La liaison de la warfarine aux protéines n’a pas été modifiée par la galantamine.
Digoxine : La galantamine administrée à raison de 12 mg 2 f.p.j. n’a eu aucun effet sur la pharmacocinétique de la digoxine à l’état d’équilibre (0,375 mg 1 f.p.j.) lorsque les deux produits étaient administrés en concomitance. Toutefois, au cours de cette étude, un sujet en bonne santé a été hospitalisé en raison d’un bloc cardiaque du deuxième et du troisième degré et de bradycardie (n = 8 hommes et 8 femmes).
Modulation des récepteurs nicotiniques
L’effet modulateur exercé par des applications uniques de galantamine sur les récepteurs nicotiniques in vitro est lié à la dose; la galantamine exerce un effet allostérique positif (sensibilisation) à des concentrations inférieures à 0,28 µg/mL (1 µM) et un effet inhibiteur à des concentrations plus élevées. Aucune étude in vitro ou in vivo d’une administration du produit à long terme sur la modulation des récepteurs nicotiniques n’a été menée.
On ignore si la galantamine a un effet sur l’action pharmacodynamique d’autres médicaments qui agissent sur les récepteurs cholinergiques nicotiniques (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-plante médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
Effets médicament-tests de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
L’utilisation d’APO-GALANTAMINE (bromhydrate de galantamine) n’est pas indiquée chez les patients atteints d’une déficience cognitive légère (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Patients atteints d’une déficience cognitive légère, Mortalité dans les essais expérimentaux sur la déficience cognitive légère).
APO-GALANTAMINE doit être prescrit uniquement par (ou après consultation avec) un clinicien qui a de l’expérience dans le diagnostic et la prise en charge de la maladie d’Alzheimer.
Les comprimés APO-GALANTAMINE doivent être administrés deux fois par jour, de préférence avec les repas du matin et du soir.
Considérations posologiques
- Traitement concomitant : Chez les patients traités par des inhibiteurs puissants de la CYP2D6 ou de la CYP3A4, des réductions de dose peuvent être envisagées.
- Populations particulières : Des ajustements posologiques peuvent être nécessaires chez les patients âgés (> 85 ans) ayant un faible poids corporel (surtout les femmes) et chez les patients atteints d’insuffisance hépatique ou rénale.
- Dose oubliée : La dose oubliée doit être prise au moment prévu de la prochaine dose. Il ne faut pas doubler la dose. Si le traitement a été interrompu pendant plusieurs jours ou davantage, le patient doit reprendre le traitement à la dose la plus faible, et la dose doit être augmentée jusqu’à la dose actuelle.
Posologie recommandée et modification posologique
La posologie de la galantamine dont on a démontré l’efficacité au cours d’essais cliniques contrôlés est une dose de 16 à 32 mg/jour administrée deux fois par jour. Étant donné que la dose de 32 mg/jour est moins bien tolérée que les doses plus faibles et qu’elle ne procure pas une efficacité accrue, la fourchette posologique recommandée est de 16 à 24 mg/jour. La dose de 24 mg/jour n’a pas procuré de bienfait clinique supérieur statistiquement significatif à celui de la dose de 16 mg/jour. Toutefois, il est possible qu’une dose quotidienne de 24 mg de galantamine puisse procurer un bienfait supplémentaire à certains patients.
La dose initiale recommandée est de 8 mg/jour pendant 4 semaines. La dose doit être augmentée jusqu’à la dose d’entretien initiale de 16 mg/jour après 4 semaines. Si cette dose d’entretien initiale est bien tolérée, il est possible d’envisager une augmentation supplémentaire de la dose à 24 mg/jour, mais seulement après avoir administré 16 mg/jour pendant une durée minimale de 4 semaines.
Chez les patients ayant reçu le médicament à des doses comprises dans la fourchette de doses efficaces, l’arrêt brusque de galantamine n’a pas été associé à une fréquence accrue d’événements indésirables par rapport aux patients qui continuent de recevoir les mêmes doses de ce médicament. Toutefois, les effets bénéfiques de galantamine disparaissent lorsque le traitement est arrêté.
Personnes âgées
L’augmentation de la dose chez les patients âgés (> 85 ans) ayant un faible poids corporel (surtout les femmes) ou présentant des comorbidités graves doit être entreprise avec une prudence toute particulière.
Insuffisance hépatique
Les concentrations plasmatiques de galantamine peuvent être augmentées chez les patients atteints d’insuffisance hépatique modérée à grave. Chez les patients présentant une insuffisance hépatique modérée (stade de Child-Pugh compris entre 7 et 9), d’après la modélisation pharmacocinétique, l’administration des comprimés APO-GALANTAMINE doit commencer avec une dose de 4 mg une fois par jour le matin, de préférence avec de la nourriture, pendant au moins une semaine. La posologie doit ensuite être augmentée à raison de 4 mg deux fois par jour pendant au moins quatre semaines. Chez ces patients, la dose quotidienne totale ne devrait pas dépasser 16 mg. Étant donné qu’aucune donnée n’est disponible sur l’utilisation de la galantamine chez les patients atteints d’insuffisance hépatique grave (stade de Child-Pugh compris entre 10 et 15), APO-GALANTAMINE n’est pas recommandé pour cette population de patients (voir MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale
Chez les patients atteints d’insuffisance rénale (clairance de la créatinine de 9 à 60 mL/min), l’augmentation de la dose doit être effectuée avec prudence et la dose d’entretien ne doit généralement pas dépasser 16 mg/jour. Étant donné qu’aucune donnée n’est disponible sur l’utilisation de la galantamine chez les patients dont la clairance de la créatinine est inférieure à 9 mL/min, APO-GALANTAMINE n’est pas recommandé pour cette population de patients (voir MISES EN GARDE ET PRÉCAUTIONS).
Dans une population de personnes présentant une déficience cognitive, l’utilisation sécuritaire de ce médicament et de tous les autres médicaments peut nécessiter une supervision.
SURDOSAGE
Symptômes
Un surdosage d’inhibiteurs de la cholinestérase peut entraîner une crise cholinergique caractérisée par les symptômes suivants : nausées intenses, vomissements, crampes gastro-intestinales, salivation, larmoiement, miction, défécation, hyperhidrose, bradycardie, hypotension, dépression respiratoire, collapsus et convulsions. L’augmentation de la faiblesse musculaire, accompagnée d’une hypersécrétion trachéale et d’un bronchospasme, peut entraîner une obstruction des voies respiratoires et mettre la vie en danger.
Des rapports de pharmacovigilance ont mentionné des cas de torsades de pointes, d’allongement de l’intervalle QT, de bradycardie, de tachycardie ventriculaire et perte de connaissance de courte durée associés à des surdoses accidentelles de galantamine. Dans un cas pour lequel la dose ingérée était connue, huit comprimés à 4 mg (32 mg au total) ont été ingérés en l’espace d’un seul jour.
Deux autres cas d’ingestion accidentelle de 32 mg (nausées, vomissements et sécheresse de la bouche; nausées, vomissements et douleur thoracique rétrosternale) et un autre cas où l’ingestion a été de 40 mg (vomissements), ont entraîné une hospitalisation de courte durée aux fins d’observation suivie d’un rétablissement complet. Un patient, à qui on avait prescrit une dose de 24 mg/jour et qui avait des antécédents d’hallucinations depuis deux ans, avait reçu par erreur une dose de 24 mg deux fois par jour pendant 34 jours. Il a présenté des hallucinations nécessitant une hospitalisation. Un autre patient, à qui on avait prescrit une dose de 16 mg/jour, a ingéré par inadvertance 160 mg et a présenté une hyperhidrose, des vomissements, une bradycardie et une syncope imminente une heure plus tard, ce qui a nécessité un traitement à l’hôpital. Ses symptômes se sont résolus dans les 24 heures.
Traitement
La galantamine a une demi-vie plasmatique d’environ 7 à 8 heures. En cas de surdose asymptomatique, il est recommandé de ne pas administrer de dose supplémentaire d’APO-GALANTAMINE et de surveiller le patient.
Comme dans tous les cas de surdose, des mesures générales de soutien doivent être utilisées. Les signes et les symptômes d’une surdose importante de galantamine devraient être semblables à ceux d’une surdose d’autres cholinomimétiques. Ces effets touchent généralement le système nerveux central, le système nerveux parasympathique et la jonction neuromusculaire. Outre une faiblesse musculaire ou des fasciculations, certains ou la totalité des signes suivants, caractéristiques d’une crise cholinergique, peuvent se manifester : nausées intenses, vomissements, crampes gastro-intestinales, salivation, larmoiement, miction, défécation, hyperhidrose, bradycardie, hypotension, dépression respiratoire, collapsus et convulsions. Il est possible qu’une augmentation de la faiblesse musculaire survienne et pourrait entraîner la mort si les muscles respiratoires sont touchés.
Un anticholinergique tertiaire, comme l’atropine, peut être utilisé comme antidote en cas de surdosage de galantamine. On recommande d’administrer du sulfate d’atropine par voie intraveineuse (i.v.) à raison d’une dose initiale de 0,5 à 1,0 mg, les doses suivantes étant ajustées en fonction de la réponse clinique, jusqu’à l’obtention de l’effet souhaité. Des réponses atypiques au niveau de la tension artérielle et de la fréquence cardiaque ont été signalées avec d’autres cholinomimétiques administrées en concomitance avec des anticholinergiques quaternaires. On ignore si la galantamine ou ses métabolites peuvent être éliminés par dialyse (hémodialyse, dialyse péritonéale ou hémofiltration). Les signes de toxicité liés à la dose chez les animaux comprenaient les suivants : hypoactivité, tremblements, convulsions cloniques, salivation, larmoiement, chromodacryorrhée, selles mucoïdes et dyspnée.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Bien que l’étiologie de la déficience cognitive associée à la maladie d’Alzheimer ne soit pas entièrement comprise, on a signalé une dégénérescence des neurones produisant l’acétylcholine dans le cerveau des patients atteints de la maladie d’Alzheimer. On a établi une corrélation entre, d’une part, le degré de cette perte cholinergique et, d’autre part, le degré de déficience cognitive et la densité des plaques amyloïdes (une caractéristique neuropathologique de la maladie d’Alzheimer).
La galantamine, un alcaloïde tertiaire, est un inhibiteur compétitif et réversible de la cholinestérase. Bien que l’on ne connaisse pas le mode d’action précis de la galantamine, une hypothèse a été émise selon laquelle ce médicament exerce son effet thérapeutique en améliorant la fonction cholinergique. Cet effet résulte d’une augmentation de la concentration de l’acétylcholine par une inhibition réversible de la cholinestérase. D’après des données in vitro, on a également émis l’hypothèse selon laquelle la galantamine améliore l’action de l’acétylcholine en se liant à un site allostérique sur les récepteurs nicotiniques. On ne connaît pas la pertinence clinique chez l’humain de ces résultats in vitro.
Si ces modes d’action s’avèrent exacts, l’effet de la galantamine pourrait diminuer au fur et à mesure de la progression de la maladie et de la diminution du nombre de neurones cholinergiques dont la fonction demeure intacte. Il n’existe aucune donnée probante indiquant que la galantamine modifie l’évolution du processus de démence sous-jacent.
Pharmacocinétique
Le tableau 1.4 présente un résumé des paramètres pharmacocinétiques associés chez les sujets en bonne santé.
Tableau 1.4 : Paramètres pharmacocinétiques de la galantamine après administration de doses uniques ou multiples
| Cmax (ng/mL) | Tmax (h) | Céq,moy (ng/mL) | Cmin (ng/mL) | ASC† (ng.h/mL) | T½ (h) | |
| Dose unique, 12 hommes en bonne santé | ||||||
8 mg, solution orale | 42,6 ± 13,1 | 1,2 ± 0,6 | - | - | 427 ± 102 | 7,3 ± 1,7 |
8 mg, perfusion intraveineu-se de 1 heure | - | - | - | - | 482 ± 112 | 7,4 ± 1,7 |
| Effet des aliments, dose unique, 24 personnes âgées en bonne santé | ||||||
| À jeun, 8 mg par voie orale | 57,5 ± 15,8 | 1,1 ± 0,5 | - | - | 562 ± 180 | 9,7 ± 3,1 |
| Non à jeun, 8 mg par | 42,5 ± 7,5 | 2,6 ± 1,4 | - | - | 543 ± 176 | 9,7 ± 3,3 |
| Cmax (ng/mL) | Tmax (h) | Céq,moy (ng/mL) | Cmin (ng/mL) | ASC† (ng.h/mL) | T½ (h) | |
| voie orale | ||||||
| Doses orales multiples, 27 hommes en bonne santé | ||||||
12 mg 2 f.p.j., comprimé | 89,4 ± 18,3 | 1,0 ± 0,6 | 51,9 ± 12,2 | 30,7 ± 10,3 | 623 ± 147 | - |
| 12 mg 2 f.p.j., solution | 87,6 ± 20,5 | 1,1 ± 0,5 | 50,5 ± 13,0 | 29,8 ± 10,2 | 606 ± 156 | - |
| Effet proportionnel à la dose, doses orales multiples, 18 sujets en bonne santé | ||||||
4 mg 2 f.p.j., comprimé | 30,7 ± 6,2 | 1,9 ± 0,8 | 17,7 ± 4,6 | 10,6 ± 4,0 | 212 ± 56 | - |
8 mg 2 f.p.j., comprimé | 63,8 ± 14,2 | 1,7 ± 0,8 | 36,6 ± 9,8 | 20,6 ± 6,8 | 439 ± 117 | - |
12 mg 2 f.p.j., comprimé | 97,4 ± 31,4 | 1,9 ± 1,1 | 53,1 ± 12,7 | 29,1 ± 9,3 | 637 ± 152 | - |
16 mg 2 f.p.j., comprimé | 137 ± 36 | 1,7 ± 0,9 | 76,5 ± 20,3 | 41,5 ± 14,2 | 918 ± 244 | 7,9 ± 0,8 |
† ASC = ASC∞ après l’administration d’une dose unique et ASC = ASCτ après l’administration de doses multiples
Absorption : Après l’administration orale d’une dose unique de 8 mg d’une solution de galantamine chez 12 sujets de sexe masculin en bonne santé, le produit est rapidement absorbé atteignant une concentration plasmatique maximale (Cmax) de 43 ± 13 ng/mL après 1,2 heure (Tmax), et présente une ASC∞ moyenne de 427 ± 102 ng.h/mL.
La biodisponibilité orale absolue de la galantamine est de 88,5 %. La biodisponibilité du comprimé était la même que celle de la solution orale chez 27 sujets de sexe masculin en bonne santé. Les aliments n’ont pas eu d’effet sur l’ASC de la galantamine, mais la Cmax a diminué de 25 % et le Tmax a été retardé de 1,5 heure après l’administration répétée de doses orales de 12 mg de galantamine 2 f.p.j. chez 24 sujets âgés en bonne santé.
L’inhibition maximale de l’activité de la cholinestérase d’environ 40 % a été obtenue environ une heure après l’administration d’une dose orale unique de 8 mg de galantamine chez des sujets de sexe masculin en bonne santé.
Distribution : La galantamine est un médicament à faible clairance (clairance plasmatique d’environ 300 mL/min) dont le volume de distribution est modéré (Vdéq moyen de 175 litres) après une perfusion intraveineuse de 8 mg de galantamine administrée pendant une heure chez 12 sujets de sexe masculin en bonne santé.
Le taux de liaison de la galantamine aux protéines plasmatiques est de 18 % à des concentrations thérapeutiques pertinentes. Dans le sang entier, la galantamine est principalement distribuée dans les cellules sanguines (52,7 %) et l’eau plasmatique (39 %), tandis que la fraction de la galantamine liée aux protéines plasmatiques n’est que de 8,4 %. Le rapport des concentrations sanguine et plasmatique de la galantamine est de 1,2.
Métabolisme : La galantamine est métabolisée par les enzymes hépatiques du cytochrome P450, subit une glucuronidation et est excrétée sous forme inchangée dans l’urine. Des études in vitro indiquent que les isoenzymes CYP2D6 et CYP3A4 sont les principales isoenzymes du cytochrome P450 intervenant dans le métabolisme de la galantamine, et les inhibiteurs de ces deux voies augmentent modérément la biodisponibilité orale de la galantamine (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament). La O-déméthylation, médiée par la CYP2D6, est plus importante chez les métaboliseurs rapides au niveau de la CYP2D6 que chez les métaboliseurs lents. Toutefois, dans les échantillons de plasma recueillis chez les métaboliseurs rapides et lents, la radioactivité provenait avant tout de la galantamine sous forme inchangée et de son dérivé glucuronide.
Excrétion : L’élimination de la galantamine est biphasique, la demi-vie terminale étant de l’ordre de 7 à 8 heures chez de jeunes sujets en bonne santé (n = 4 hommes). Deux études menées chez des sujets âgées en bonne santé ont indiqué que la demi-vie terminale de la galantamine est de 8,5 heures (n = 13 hommes et 16 femmes) et de 9,7 heures (n = 10 hommes et 14 femmes) après l’administration d’une dose orale unique de 10 mg de galantamine. Jusqu’à 8 heures après l’administration de la dose, la galantamine sous forme inchangée représentait 39 à 77 % de la radioactivité plasmatique totale, et le dérivé glucuronide de la galantamine représentait 14 à 24 %. Sept jours après l’administration d’une dose orale unique de 4 mg de 3H-galantamine, 93 à 99 % de la radioactivité avaient été récupérés (environ 95 % dans l’urine et environ 5 % dans les fèces). La proportion totale de galantamine sous forme inchangée récupérée dans l’urine représentait, en moyenne, 32 % de la dose et celle du dérivé glucuronide de la galantamine représentait, en moyenne, 12 %.
Dans les 24 heures suivant l’administration intraveineuse et orale du produit, environ 20 % de la dose avait été excrétée dans l’urine sous forme de galantamine inchangée, avec une clairance rénale d’environ 65 mL/min, soit 20 à 25 % de la clairance plasmatique totale d’environ 300 mL/min.
Populations et états pathologiques particuliers
Patients atteints de la maladie d’Alzheimer : Les données provenant d’essais cliniques menés auprès de patients indiquent qu’après une administration orale, il y a une différence dans la clairance totale entre les patients atteints de la maladie d’Alzheimer et les sujets en bonne santé (13,2 L/h p/r à 19,4 L/h) d’après une analyse groupée de la population. Ainsi, les concentrations plasmatiques de galantamine chez les patients âgés (âge médian de 75 ans) atteints de la maladie d’Alzheimer sont 30 à 40 % plus élevées que chez les jeunes sujets en bonne santé (âge médian de 28 ans).
Patients atteints de la maladie d’Alzheimer et d’une maladie cérébrovasculaire concomitante et patients atteints de démence vasculaire : Un essai clinique randomisé et contrôlé par placebo à double insu (GAL-INT-6) a été mené auprès d’une population composée de patients atteints de deux différents types de démence : des patients atteints de démence vasculaire (DV) et des patients atteints de la maladie d’Alzheimer et d’une maladie cérébrovasculaire concomitante (MA + MCV).
Méthodologie de l’essai
Les patients atteints de DV (n = 282) ont reçu un diagnostic de démence vasculaire probable selon les critères du NINDS-AIREN. Les patients atteints de MA + MCV (n = 255) devaient répondre aux critères du NINCDS-ADRDA correspondant à une maladie d’Alzheimer possible et présenter des données radiologiques (tomodensitométrie [TDM] ou examen d’imagerie par résonance magnétique [IRM]) probantes de maladie cérébrovasculaire pertinente pour être admis dans l’étude. Les patients ont été traités pendant 26 semaines par la galantamine à raison de 12 mg 2 f.p.j. (DV : n = 173; MA + MCV : n = 186) ou placebo (DV : n = 82; MA + MCV : n = 86).
Résultats relatifs à l’innocuité
Les fréquences de certains événements indésirables de nature cardiovasculaire, y compris la syncope, l’hypertension, l’arythmie et le bloc de branche, ont été augmentées chez les patients traités par la galantamine comparativement à ceux ayant reçu un placebo. Les analyses des événements indésirables apparus au cours du traitement par sous-groupe diagnostique ont indiqué que l’augmentation était due principalement aux événements survenus dans le sous-groupe de patients atteints de MA + MCV (voir EFFETS INDÉSIRABLES, Événements indésirables observés lors de l’étude GAL-INT-6).
Résultats relatifs à l’efficacité
Les résultats relatifs à l’efficacité pour l’ensemble de la population de l’étude ont montré qu’il y avait des effets thérapeutiques statistiquement significatifs sur les deux critères d’évaluation principaux (scores ADAS-cog et CIBIC-plus) chez les patients traités par la galantamine comparativement à ceux ayant reçu un placebo. Étant donné que la population de l’étude était composée de patients atteints de deux types différents de démence, ces résultats ne peuvent pas être extrapolés à l’une ou l’autre des populations de patients. Des analyses prédéfinies et menées sur les deux sous-groupes à des fins exploratoires, ont indiqué que les différences thérapeutiques quant aux deux principaux critères d’évaluation n’étaient pas statistiquement significatives entre la galantamine et le placebo chez les patients atteints de DV (galantamine : n = 171, placebo : n = 81), mais l’étaient chez les patients atteints de MA + MCV (galantamine : n = 188, placebo : n = 97).
Des facteurs de confusion qui empêchent l’approbation réglementaire d’une indication pour l’une ou l’autre des deux populations de patients atteints de démence comprennent :
- 1.
Méthodologie
a. La population de l’étude était composée de populations de patients atteints de deux types de démence différents sur le plan clinique, ces patients ayant été inclus selon un rapport d’environ 1:1. Des analyses exploratoires distinctes des données sur l’efficacité provenant des sous-groupes diagnostiques ont été prédéfinies dans le plan d’analyse statistique de l’étude, mais les analyses exploratoires ne sont pas considérées comme des analyses de confirmation et ne permettent donc pas d’appuyer une indication. b. La validité des échelles d’évaluation utilisées dans cette étude (ADAS-cog et CIBIC-plus)
n’a pas été établie pour évaluer les effets du traitement chez les patients atteints de DV, mais a été établie pour ceux atteints de la maladie d’Alzheimer.
c. Il n’existe aucun critère diagnostique établi dans la pratique clinique pour l’identification des patients atteints de MA + MCV. Dans le contexte des soins primaires, sans le recours aux examens d’imagerie radiologiques (TDM ou IRM), il pourrait être difficile de distinguer ces patients des patients atteints de la maladie d’Alzheimer.
- 2.
Analyses de données
a. Les résultats positifs relatifs à l’efficacité globale pour l’ensemble de la population de l’étude ne peuvent pas être extrapolés à l’un ou l’autre des deux sous-groupes de patients. b. On ne connaît pas la signification du résultat négatif de l’analyse exploratoire du sous-groupe de patients atteints de DV, compte tenu de la validité non confirmée de ces échelles d’évaluation de l’efficacité chez les patients atteints de DV. c. Les résultats positifs provenant de l’analyse exploratoire du sous-groupe de patients atteints de MA + MCV d’une seule étude, ne sont pas suffisants pour appuyer une allégation d’efficacité pour ces patients.
Conclusion
Les résultats de cette étude unique ne permettent pas d’appuyer l’approbation réglementaire d’une indication pour l’une ou l’autre des populations de patients atteints de VD ou de MA + MCV.
Aucun critère n’a été établi pour poser un diagnostic différentiel entre les patients atteints de la maladie d’Alzheimer et les patients atteints d’une maladie cérébrovasculaire concomitante en pratique clinique. D’après l’indication actuellement approuvée au Canada, APO-GALANTAMINE est disponible pour le traitement des patients atteints de la maladie d’Alzheimer légère à modérée, ce qui dans la pratique clinique pourrait également inclure le traitement des patients atteints de la maladie d’Alzheimer et d’une maladie cérébrovasculaire concomitante.
Sexe : Aucune étude pharmacocinétique spécifique n’a été réalisée pour évaluer les différences en fonction du sexe. Une analyse pharmacocinétique de population (n = 539 hommes et 550 femmes) semble indiquer que la clairance de la galantamine est environ 20 % plus faible chez les femmes que chez les hommes, ce qui est expliqué par un poids corporel plus faible chez les femmes.
Race : Les différences pharmacocinétiques dues à la race n’ont pas été identifiées dans une analyse pharmacocinétique de population (n = 1 029 Blancs, 24 Noirs, 13 Asiatiques et 23 d’une autre race).
Insuffisance hépatique : Après administration d’une dose unique de 4 mg de galantamine, la pharmacocinétique de la galantamine chez les sujets présentant une insuffisance hépatique légère (n = 8; stade de Child-Pugh compris entre 5 et 6) était semblable à celle observée chez les sujets en bonne santé. Chez les patients présentant une insuffisance hépatique modérée (n = 8; stade de Child-Pugh compris entre 7 et 9), l’ASC et la demi-vie de la galantamine étaient augmentées d’environ 30 % comparativement aux valeurs obtenues chez les sujets en bonne santé (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Chez les patients atteints d’insuffisance rénale, l’élimination de la galantamine diminue avec la diminution de la clairance de la créatinine. Après l’administration d’une dose unique de 8 mg de galantamine, l’ASC a augmenté de 37 % chez les sujets présentant une insuffisance rénale modérée (n = 8; clairance de la créatinine de 30 à 60 mL/min/1,73 m2) et de 67 % chez les sujets présentant une insuffisance rénale grave (n = 9; clairance de la créatinine de 5 à 29 mL/min/1,73 m2) comparativement à des volontaires normaux (n = 8) (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION). Métaboliseurs lents au niveau de la CYP2D6 : Environ 7 % de la population normale présente une variation génétique qui entraîne une activité réduite de l’isoenzyme CYP2D6. Ces personnes sont appelées « métaboliseurs lents ». Après l’administration d’une dose orale unique de 4 mg ou de 8 mg de galantamine, les métaboliseurs lents au niveau de la CYP2D6 ont présenté une Cmax similaire et une augmentation d’environ 35 % de l’ASC∞ de la galantamine sous forme inchangée par rapport aux métaboliseurs rapides.
Au total, 356 patients atteints de la maladie d’Alzheimer inscrits à deux études de phase III ont fait l’objet d’un génotypage de la CYP2D6 (n = 210 métaboliseurs rapides hétérozygotes, 126 métaboliseurs rapides homozygotes et 20 métaboliseurs lents). L’analyse pharmacocinétique de population a indiqué une diminution de 25 % de la clairance médiane chez les métaboliseurs lents comparativement aux métaboliseurs rapides. Il n’est pas nécessaire d’ajuster la posologie chez les patients identifiés comme étant des métaboliseurs lents, car la dose du médicament est ajustée individuellement selon la tolérabilité en raison de la variabilité observée entre les patients.
ENTREPOSAGE ET STABILITÉ
Les comprimés APO-GALANTAMINE doivent être conservés à une température comprise entre 15 °C et 30 °C.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Formes pharmaceutiques
APO-GALANTAMINE (bromhydrate de galantamine), exprimé sous forme de galantamine base, est offert sous forme de comprimés pelliculés dans les concentrations suivantes :
Comprimés APO-GALANTAMINE à 4 mg : Comprimés pelliculés blancs ou blanc cassé et ronds, portant l’inscription « G 4 » sur un côté et « APO » sur l’autre. Offerts en bouteilles de 100 comprimés.
Comprimés APO-GALANTAMINE à 8 mg : Comprimés pelliculés roses et ronds, portant l’inscription « G 8 » sur un côté et « APO » sur l’autre. Offerts en bouteilles de 100 comprimés.
Comprimés APO-GALANTAMINE à 12 mg : Comprimés pelliculés orange et ronds, portant l’inscription « G 12 » sur un côté et « APO » sur l’autre. Offerts en bouteilles de 100 comprimés.
Composition
Comprimés APO-GALANTAMINE : Chaque comprimé contient 4 mg, 8 mg ou 12 mg sous forme de bromhydrate de galantamine. Les ingrédients inactifs sont les suivants : amidon de maïs, cellulose microcristalline, dioxyde de titane, hydroxypropylméthylcellulose, polyéthylèneglycol et stéarate de magnésium. Le comprimé à 8 mg contient aussi de l’oxyde de fer rouge. Le comprimé à 12 mg contient aussi une laque d’aluminium jaune soleil à 40 %.
PARTIE II : INFORMATIONS SCIENTIFIQUES
INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : bromhydrate de galantamine
Nom chimique : bromhydrate de (4aS,6R,8aS)-4a,5,9,10,11,12-hexahydro-3-méthoxy-11-méthyl-6H-benzofuro[3a,3,2-ef][2]benzazépine-6-ol
Formule moléculaire et masse moléculaire : C17H21NO3•HBr, 368,27 g/mol
Formule développée :
Propriétés physicochimiques : Le bromhydrate de galantamine est une poudre blanche ou presque blanche. Il est très soluble dans l’eau (pH = 5,2), l’acide chlorhydrique à 0,1 N (pH = 1,0) et l’hydroxyde de sodium à 0,1 N (pH = 8,3).
Constante d’ionisation : pKa = 8,2 (fraction azépine)
Coefficient de partage : log P = 1,09 entre le n-octanol et une solution tampon aqueuse à pH = 12,0
Point de fusion : 257,3 °C 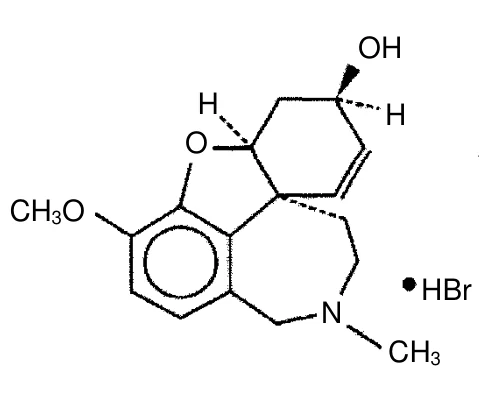
CH3O
O
H
OH
H
HBr
CH3
N
ESSAIS CLINIQUES
Études de biodisponibilité comparative
Une étude de biodisponibilité comparative à l’insu, à répartition aléatoire, croisée, à deux traitements, à deux périodes et à dose orale unique (1 x 12 mg) portant sur APO-GALANTAMINE en comprimés à 12 mg (Apotex inc.) et REMINYL en comprimés à 12 mg (Janssen-Ortho inc.) a été menée chez des hommes adultes en bonne santé et à jeun. Les données de biodisponibilité comparative chez 13 sujets qui étaient inclus dans l’analyse statistique sont présentées dans le tableau suivant :
RÉSUMÉ DES ÉTUDES DE BIODISPONIBILITÉ COMPARATIVE
Galantamine (1 x 12 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng·h/mL) | 691,39 694,1 (9,2) | 702,07 705,9 (11,6) | 98,5 | 95,4–101,6 |
| ASCI (ng·h/mL) | 713,62 716,4 (9,5) | 725,84 729,6 (11,6) | 98,3 | 95,2–101,6 |
| Cmax (ng/mL) | 71,80 73,18 (19,4) | 72,87 74,78 (21,0) | 98,5 | 90,2–107,7 |
Tmax3 (h) | 0,93 (42,9) | 1,03 (90,7) | ||
T½3 (h) | 8,04 (11,4) | 8,20 (12,5) | ||
1 APO-GALANTAMINE (galantamine sous forme de bromhydrate de galantamine) en comprimés à 12 mg (Apotex inc.).
2 REMINYL (galantamine sous forme de bromhydrate de galantamine) en comprimés à 12 mg (Janssen-Ortho inc., Canada).
3 Valeurs exprimées sous forme de moyenne arithmétique (CV %) seulement.
Données démographiques et méthodologie des essais
Les données sur l’efficacité du bromhydrate de galantamine dans le traitement symptomatique des patients atteints de la maladie d’Alzheimer ont été tirées de quatre essais cliniques randomisés, à double insu et contrôlés par placebo menés auprès de patients atteints d’une maladie d’Alzheimer probable [diagnostic établi selon les critères du NINCDS-ADRDA, avec des scores au mini-examen de l’état mental [MMSE] ≥ 10 et ≤ 24]. Les doses étudiées étaient de 8 à 32 mg par jour administrées en deux prises quotidiennes. Dans trois études sur quatre, les patients ont commencé le traitement par une faible dose de 8 mg, puis on a augmenté la dose par paliers de 8 mg/jour chaque semaine jusqu’à obtention d’une dose de 24 mg ou de 32 mg, selon le groupe d’étude auquel appartenait le patient (GAL-USA-1, GAL-INT-1, GAL-INT-2). Dans la quatrième étude (GAL-USA-10 : étude américaine à dose fixe avec augmentation de la dose à intervalles de 4 semaines), on a augmenté la dose par paliers de 8 mg/jour à intervalles de 4 semaines. L’âge moyen des patients inscrits dans l’ensemble des quatre essais portant sur la galantamine était de 75 ans (fourchette : 41 à 100 ans). Environ 62 % des patients étaient des femmes et 38 %, des hommes. La répartition selon la race était la suivante : 94 % de Blancs, 3 % de Noirs et 3 % d’autres races. Deux autres études ont évalué un schéma posologique à trois doses par jour; ces études ont également montré (ou semblaient indiquer) un bienfait, mais ne semblaient pas montrer d’avantage par rapport à la posologie biquotidienne.
Résultats des études
Les résultats de deux de ces études sont présentés dans cette section. Les données présentées ci-dessous ont été obtenues auprès de la population en intention de traiter (analyse en ITT, c.-à-d. tous les patients qui ont été randomisés pour recevoir le traitement, peu importe s’ils ont pu ou non terminer l’étude; pour les patients n’ayant pas pu terminer l’étude, leur dernière observation pendant le traitement a été reportée et utilisée comme valeur d’analyse).
Mesures des critères d’évaluation de l’étude : Dans chaque étude, on a évalué l’efficacité primaire de la galantamine au moyen de deux outils : l’échelle d’évaluation de la maladie d’Alzheimer (échelle ADAS-cog) et l’échelle d’évaluation de l’impression de changement fondée sur un entretien avec le clinicien (échelle CIBIC-plus).
La capacité de la galantamine à améliorer la performance cognitive a été évaluée à l’aide de la sous-échelle cognitive de l’échelle ADAS (ADAS-cog), un instrument à plusieurs items qui a été largement validé dans des cohortes longitudinales de patients atteints de la maladie d’Alzheimer. L’échelle ADAS-cog examine certains aspects de la performance cognitive, notamment les éléments de mémoire, d’orientation, d’attention, de raisonnement, de langage et de praxie.
Les patients recrutés comme participants à chaque étude avaient des scores moyens à l’échelle ADAS-cog d’environ 27 points (fourchette de 5 à 69). L’expérience acquise dans le cadre d’études longitudinales menées auprès de patients ambulatoires atteints de maladie d’Alzheimer légère à modérée semble indiquer qu’ils gagnent de 6 à 12 points par année sur l’échelle ADAS-cog. Les changements sont toutefois plus discrets chez les patients atteints de la maladie à un stade très léger ou très avancé, car l’échelle ADAS-cog n’enregistre pas les changements de façon uniforme au cours de l’évolution de la maladie. Le taux annualisé de détérioration chez les patients sous placebo participant aux essais sur la galantamine était d’environ 4,5 points par année.
La capacité de la galantamine à produire un effet clinique global a été évaluée à l’aide d’une impression de changement fondée sur un entretien avec le clinicien qui nécessite l’obtention de renseignements de la part de l’aidant (l’échelle CIBIC-plus). L’échelle CIBIC-plus utilisée dans les essais était un instrument semi-structuré basé sur une évaluation complète de quatre principaux domaines des capacités fonctionnelles du patient au début de l’étude et à des points subséquents dans le temps : fonctionnement général, fonction cognitive, comportement et activités de la vie quotidienne. Dans les essais cliniques portant sur des médicaments expérimentaux, on a utilisé une variété de modèles de l’échelle CIBIC qui se distinguent tant dans le fond que dans la forme. C’est pourquoi les résultats obtenus à l’échelle CIBIC-plus reflètent l’expérience clinique de l’essai ou des essais dans lesquels elle a été utilisée et ne peuvent pas être comparés directement aux résultats des évaluations obtenus à cette échelle dans le cadre d’autres essais cliniques. Parmi les mesures secondaires de l’efficacité, on a utilisé l’étude coopérative sur la maladie d’Alzheimer – Répertoire des activités de la vie quotidienne (échelle ADCS-ADL). L’échelle ADCS-ADL fournit une appréciation de l’aidant qui attribue un score dérivé d’une échelle catégorielle à 23 items portant sur la participation aux activités de la vie quotidienne. 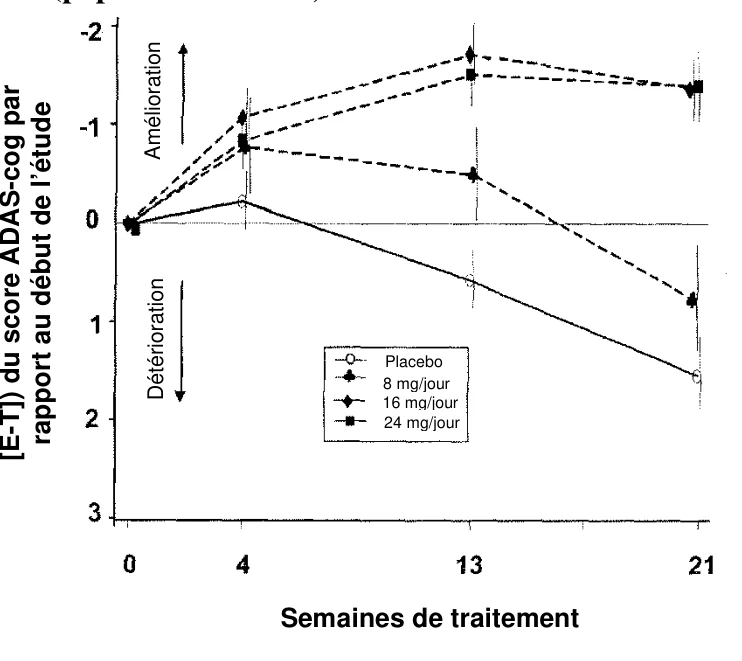
Étude américaine à dose fixe de 21 semaines (GAL-USA-10)
Dans une étude d’une durée de 21 semaines, 978 patients ont été répartis aléatoirement pour recevoir des doses de 8, 16 ou 24 mg de galantamine par jour, ou une dose de placebo, chacune étant administrée en 2 doses fractionnées. Chez tous les patients randomisés pour recevoir la galantamine, on a instauré le traitement à raison de 8 mg/jour, puis on a augmenté la dose par paliers de 8 mg/jour toutes les 4 semaines. Ainsi, la durée maximale de la phase d’augmentation de la dose était de 8 semaines et la durée minimale de la phase d’entretien était de 13 semaines (chez les patients randomisés pour recevoir la galantamine à raison de 24 mg/jour).
Effets sur l’échelle ADAS-cog : La figure 1.1 illustre l’évolution dans le temps des variations du score ADAS-cog, par rapport au début de l’étude, dans les quatre groupes de doses au cours des 21 semaines de l’étude. À 21 semaines de traitement, les différences moyennes entre les scores ADAS-cog des patients traités par la galantamine et ceux observés chez les patients ayant reçu un placebo étaient de 0,8, 2,9 et 2,9 points pour les traitements à 8, 16 et 24 mg/jour, respectivement. Les traitements à 16 mg/jour et à 24 mg/jour étaient significativement supérieurs sur le plan statistique au placebo et au traitement à 8 mg/jour. Aucune différence statistiquement significative n’a été observée entre les groupes recevant la dose de 16 mg/jour et celle de 24 mg/jour.
Figure 1.1 : Évolution dans le temps des variations du score ADAS-cog par rapport au début de l’étude (population en ITT)
Placebo
8 mg/jour
16 mg/jour
24 mg/jour
Semaines de traitement
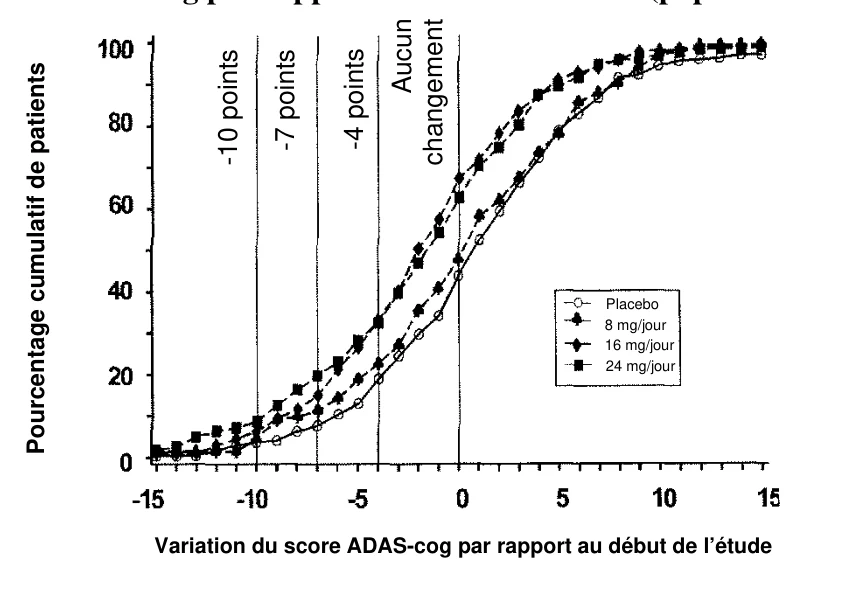
La figure 1,2 illustre les pourcentages cumulatifs de patients de chacun des quatre groupes de traitement ayant atteint au moins le seuil d’amélioration du score ADAS-cog indiqué sur l’axe des X. On a identifié, à des fins d’illustration, trois scores de variation (réductions de 10, 7 et 4 points) et aucune variation du score par rapport au début de l’étude; le pourcentage de patients de chaque groupe ayant obtenu ce résultat est indiqué dans le tableau ci-dessous.
Les courbes montrent que les patients affectés aux groupes de traitement par la galantamine tout comme ceux du groupe placebo présentent des réponses très variées; toutefois, les groupes recevant la galantamine sont plus susceptibles de présenter les améliorations les plus importantes.
Figure 1.2 : Pourcentage cumulatif de patients présentant des variations déterminées du score ADAS-cog par rapport au début de l’étude (population en ITT)
| Variation du score ADAS-cog | ||||
| Traitement | -10 | -7 | -4 | 0 |
| Placebo | 3,7 % | 7,8 % | 19,0 % | 43,9 % |
| 8 mg/jour | 4,5 % | 11,4 % | 22,7 % | 47,7 % |
| 16 mg/jour | 6,4 % | 15,0 % | 33,1 % | 67,3 % |
| 24 mg/jour | 8,8 % | 19,8 % | 32,4 % | 62,6 % |
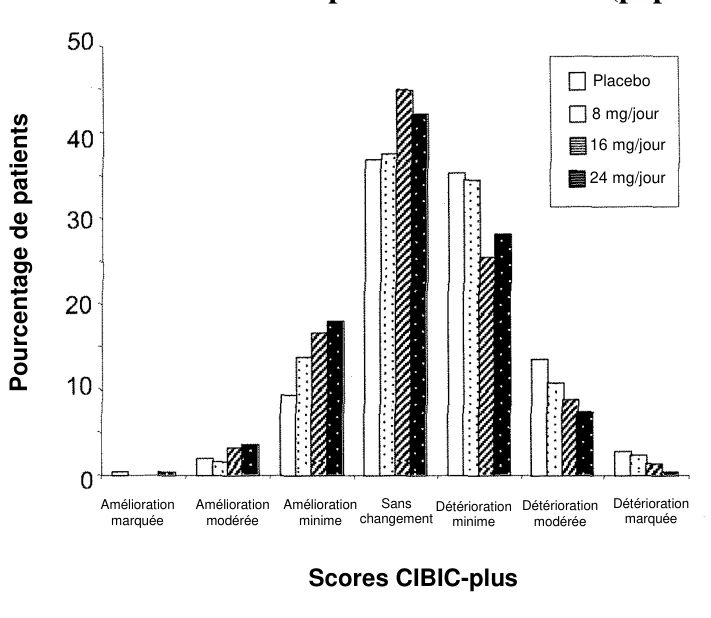
Effets sur les scores CIBIC-plus : La figure 1.3 est un histogramme de la distribution en pourcentage des scores CIBIC-plus obtenus par les patients affectés à chacun des quatre groupes de traitement. Les différences du score moyen entre la galantamine et le placebo pour ces groupes de patients étaient de 0,10, 0,32 et 0,38 point pour les traitements à 8, 16 et 24 mg/jour, respectivement. Les traitements à 16 mg/jour et à 24 mg/jour étaient significativement supérieurs sur le plan statistique au placebo. Les différences entre le groupe de traitement à raison de 8 mg par jour et les groupes de traitement à raison de 16 et 24 mg/jour étaient de 0,22 et 0,28 point respectivement. Aucune différence statistiquement significative n’a été observée entre les groupes recevant la dose de 16 mg/jour et celle de 24 mg/jour.
Placebo 8 mg/jour 16 mg/jour 24 mg/jour
Variation du score ADAS-cog par rapport au début de l’étude Figure 1.3 : Distribution des scores CIBIC-plus à la semaine 21 (population en ITT)
Effets sur les scores ADCS-ADL : On a utilisé l’étude coopérative sur la maladie d’Alzheimer
- Répertoire des activités de la vie quotidienne comme mesure secondaire de l’efficacité. Au départ, les scores ADCS/ADL moyens (moyenne ± E-T) étaient les suivants : 52,3 ± 0,89 points pour le groupe placebo; 51,6 ± 0,93 points pour le groupe à 16 mg par jour et 51,9 ± 0,98 points pour le groupe à 24 mg par jour. À la semaine 21, le score du groupe placebo a diminué en moyenne de 3,9 ± 0,55 points, et on a noté une détérioration minime du score des groupes de traitement à 16 mg/jour et 24 mg/jour de 1,0 ± 0,51 point et de 1,6 ± 0,56 point, respectivement. La différence entre le groupe placebo et les groupes de traitement par la galantamine (16 mg/jour ou 24 mg/jour) était statistiquement significative.
Étude américaine à dose fixe de 26 semaines (GAL-USA-1)
Dans une étude d’une durée de 26 semaines, 636 patients ont été répartis aléatoirement pour recevoir des doses de 24 mg ou de 32 mg de galantamine par jour, ou une dose de placebo, chacune étant administrée en deux doses fractionnées. L’étude de 26 semaines a été divisée en une phase d’augmentation de la dose de 3 semaines et une phase d’entretien de 23 semaines.
Effets sur l’échelle ADAS-cog : La figure 1.4 illustre l’évolution dans le temps des variations du score ADAS-cog, par rapport au début de l’étude, dans les trois groupes de traitement au cours des 26 semaines de l’étude. À 26 semaines de traitement, la différence moyenne entre les scores ADAS-cog des patients traités par la galantamine et ceux observés chez les patients ayant reçu un placebo était de 3,2 et 2,8 points pour les traitements à 24 mg/jour et 32 mg/jour, respectivement. Les deux traitements étaient significativement supérieurs au placebo sur le plan statistique, mais n’étaient pas significativement différents les uns des autres sur le plan statistique.
Placebo
8 mg/jour
16 mg/jour
24 mg/jour
Amélioration
marquée
Amélioration
modérée
Amélioration
minime
Sans
changement Détérioration
minime
Détérioration modérée
Détérioration marquée
Scores CIBIC-plus Figure 1.4 : Évolution dans le temps des variations du score ADAS-cog par rapport au
début de l’étude (population en ITT)
La figure 1,5 illustre les pourcentages cumulatifs de patients de chacun des trois groupes de traitement ayant atteint au moins le seuil d’amélioration du score ADAS-cog indiqué sur l’axe des X. On a identifié, à des fins d’illustration, trois scores de variation (réductions de 10, 7 et 4 points) et aucune variation du score par rapport au début de l’étude; le pourcentage de patients de chaque groupe ayant obtenu ce résultat est indiqué dans le tableau ci-dessous.
Les courbes montrent que les patients affectés aux groupes de traitement par la galantamine tout comme ceux du groupe placebo présentent des réponses très variées; toutefois, les groupes recevant la galantamine sont plus susceptibles de présenter les améliorations les plus importantes. Une courbe représentant un traitement efficace serait déplacée à la gauche de la courbe du placebo, tandis qu’une courbe associée à un traitement inefficace ou nocif serait superposée à la courbe du placebo ou déplacée à la droite de celle-ci, respectivement. 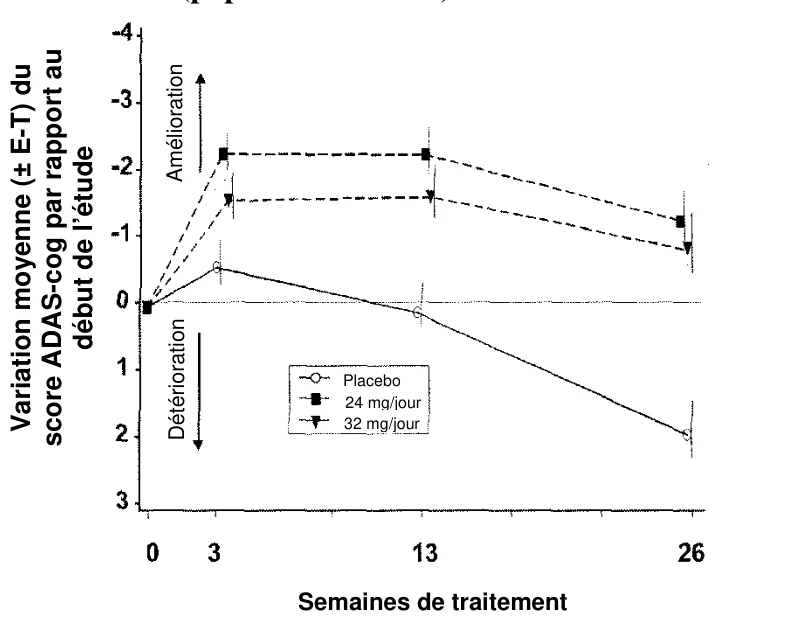
Placebo
32 mg/jour
24 mg/jour 
Semaines de traitement Figure 1.5 : Pourcentage cumulatif de patients présentant des variations déterminées du score ADAS-cog par rapport au début de l’étude (population en ITT)
Traitement
Variation du score ADAS-cog
-10 -7 -4 0
Placebo 2,3 % 5,6 % 16,4 % 45,5 %
24 mg/jour 5,8 % 14 % 34,3 % 63,8 %
32 mg/jour 7,7 % 13,4 % 25,8 % 61,2 % 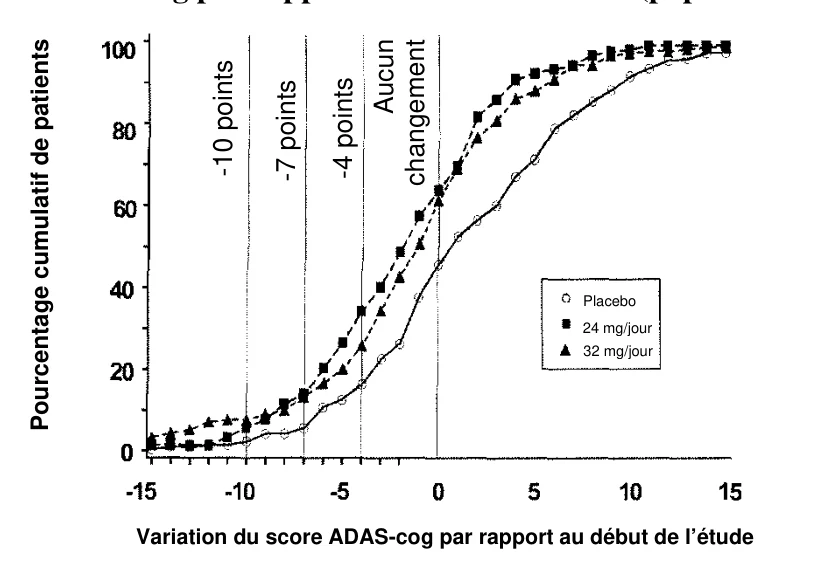
Effets sur les scores CIBIC-plus : La figure 1.6 est un histogramme de la distribution en pourcentage des scores CIBIC-plus obtenus par les patients affectés à chacun des trois groupes de traitement. Les différences moyennes du score moyen entre la galantamine et le placebo pour ces groupes de patients étaient de 0,22 et 0,17 point pour les traitements à 24 et 32 mg/jour, respectivement. Les scores moyens des deux groupes étaient significativement supérieurs au placebo sur le plan statistique, mais n’étaient pas significativement différents les uns des autres sur le plan statistique.
Placebo
24 mg/jour 32 mg/jour
Variation du score ADAS-cog par rapport au début de l’étude Figure 1.6 : Distribution des scores CIBIC-plus à la semaine 26 (population en ITT)
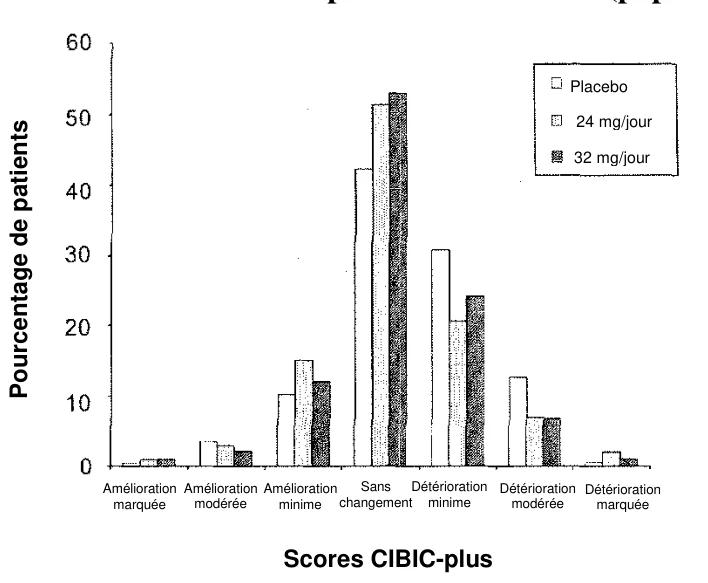
Âge, sexe et race : L’âge, le sexe ou la race du patient n’ont pas permis de prédire le résultat du traitement.
PHARMACOLOGIE DÉTAILLÉE
La galantamine est un inhibiteur sélectif, réversible et compétitif de la cholinestérase. L’inhibition de l’acétylcholinestérase constitue le mode d’action pharmacologique prédominant. Des études in vitro ont montré que la galantamine présente une plus grande sélectivité pour l’acétylcholinestérase que pour la butyrylcholinestérase.
Dans l’ensemble, les effets pharmacologiques de la galantamine sur le comportement manifeste et sur l’appareil gastro-intestinal, l’appareil urinaire, l’appareil cardiovasculaire, l’appareil respiratoire et le système nerveux central, peuvent s’expliquer par son activité anticholinestérasique.
L’effet modulateur exercé par des applications uniques de galantamine sur les récepteurs nicotiniques est lié à la dose; la galantamine exerce un effet allostérique positif (sensibilisation) à des concentrations inférieures à 0,28 µg/mL (1 µM) et un effet inhibiteur à des concentrations plus élevées. Aucune étude in vitro ou in vivo d’une administration à long terme sur la modulation des récepteurs nicotiniques n’a été menée.
Compte tenu de la structure de la galantamine, on a étudié son effet potentiel sur les récepteurs opioïdes. Les données probantes concernant l’interaction de la galantamine avec ces récepteurs sont incohérentes. Des tests fonctionnels liés aux neurotransmetteurs et aux neuromodulateurs ont révélé que tout effet observé serait probablement attribuable, de façon directe ou indirecte, à la propriété que possède la galantamine de potentialiser la neurotransmission cholinergique aux sites qui libèrent activement l’acétylcholine sous l’effet des influx nerveux.
Pharmacocinétique
La cinétique plasmatique et la distribution tissulaire de la galantamine après l’administration d’une dose orale unique ont été étudiées chez le rat. Après l’administration d’une dose orale de 2,5 mg/kg à des rats mâles, les concentrations plasmatique et cérébrale maximales de galantamine sous forme inchangée étaient d’environ 211 ng/mL et 348 ng/g, respectivement. Chez les rates, les concentrations plasmatique et cérébrale maximales étaient d’environ 348 ng/mL et 491 ng/g, respectivement. Ces études ont montré que le rapport cerveau-plasma de la Cmax de la galantamine
Placebo
32 mg/jour 24 mg/jour
Amélioration
marquée
Amélioration
modérée
Amélioration
minime
Sans
changement
Détérioration
minime
Détérioration modérée
Détérioration marquée
Scores CIBIC-plus
sous forme inchangée varie entre 1,4 et 1,6. Les concentrations tissulaires de galantamine ont diminué à un rythme similaire à celui des concentrations plasmatiques correspondantes. Il n’y a eu aucune rétention ni accumulation anormale dans les tissus.
TOXICOLOGIE
La toxicité potentielle de la galantamine a été évaluée dans le cadre d’études de toxicité aiguë, subchronique et chronique, et d’études de cancérogénicité, de mutagénicité et de reproduction.
Toxicité aiguë (dose unique)
La toxicité aiguë de la galantamine a été étudiée après l’administration orale et intraveineuse de ce médicament à des souris, des rats et des chiens adultes. Le tableau 3.1 présente un résumé des études de toxicité aiguë.
Des doses orales uniques de galantamine ont été administrées à des animaux de laboratoire (jusqu’à 36 mg/kg chez la souris, 40 mg/kg chez le rat et 8 mg/kg chez le chien). Des cas de mortalité ont été notés à une dose de 36 mg/kg chez la souris et à partir de 36 mg/kg chez le rat. Tous les chiens ont survécu à l’étude.
L’administration par voie intraveineuse de doses uniques croissantes allant jusqu’à 10 mg/kg chez le rat et le chien n’a pas entraîné de mortalité. Dans les études à administration orale et intraveineuse, les effets cliniques concernaient principalement l’appareil gastro-intestinal et le système nerveux central.
D’autres études ont été menées afin de comparer la toxicité aiguë de lots provenant de sources différentes et celle de la norgalantamine, la principale impureté présente dans le produit. Les études comparatives portant sur l’administration de doses uniques indiquent qu’il n’existe aucune différence pertinente dans le profil de toxicité aiguë entre les deux lots de galantamine, alors que la norgalantamine a présenté un profil de toxicité similaire, mais moins marqué.
Tableau 3.1 : Études de toxicité aiguë (dose unique) portant sur la galantamine
| Espèce/ souche | Voie d’admi-nistration | Nombre d’animaux/ groupe | Dosesa (mg/kg /jour) | DL50 (mg/kg) | Résumé des signes de toxicité |
| Souris | Orale (gavage) | 2 ou 5/sexe/ groupe | 1,6; 4; 12; 36 | 15 < DL50 < 45 | 4 mg/kg = hypoactivité observée. 12 mg/kg = signes supplémentaires de tremblements, de salivation, de taches périnéales et de larmoiement. 36 mg/kg = le mâle (M) survivant du groupe a présenté des tremblements, tandis que la femelle (F) a manifesté des signes semblables à ceux observés à 12 mg/kg; 4/5 M et F sont morts dans les 30 minutes suivant l’administration de la dose. Avant de mourir, la plupart des animaux ont présenté des tremblements, de la salivation et des convulsions |
| Espèce/ souche | Voie d’admi-nistration | Nombre d’animaux/ groupe | Dosesa (mg/kg /jour) | DL50 (mg/kg) | Résumé des signes de toxicité |
| cloniques. Aucun cas de mortalité n’est survenu jusqu’à 12 mg/kg. La majorité des signes étaient considérés comme des réponses pharmacologiques exagérées. | |||||
| Souris | Orale (gavage) Orale (gavage) | 2/sexe/ groupe 5/sexe/ groupe | 4, 8, 12, 16, 20, 25 b 20, 20, 28c | non détermi-née | 16 mg/kg de galantamine (0,8 %) = 1 M mort. Jusqu’à 20 mg/kg, toutes les souris restantes ont survécu. À toutes les doses, on a observé les signes suivants : horripilation, hypoactivité, posture voûtée, tremblements, hypersalivation et sécrétion périorbitale blanche. Toutes les souris ayant reçu jusqu’à 20 mg/kg de galantamine (2 %) ont survécu au traitement. À toutes les doses, on a observé les signes suivants : horripilation, posture voûtée, hypoactivité, tremblements, hypersalivation (notée chez des M). Toutes les souris ayant reçu jusqu’à 20 mg/kg de norgalantamine ont survécu. Chez tous les M ayant reçu 8 mg/kg ou plus, on a observé les signes suivants : horripilation, posture voûtée, hypoactivité, tremblements et hypersalivation. Chez 1 F ayant reçu 12 mg/kg : posture voûtée. 20 mg/kg de galantamine (0,8 % et 2 %) = mort (1/5) F, et 1 M et 1 F, respectivement. Des tremblements ont été observés chez ces 3 animaux avant leur mort. L’administration de galantamine (0,8 % et 2 %) a entraîné des tremblements, une hypoactivité et l’apparition de taches sur le pelage, effets qui ont duré pendant une période maximale de 4 (0,8 %) ou de 24 heures (2 %) après |
| Espèce/ souche | Voie d’admi-nistration | Nombre d’animaux/ groupe | Dosesa (mg/kg /jour) | DL50 (mg/kg) | Résumé des signes de toxicité |
| administration chez les souris survivantes. Toutes les souris ayant reçu de la norgalantamine ont survécu à l’étude. Des tremblements et une hypoactivité ont été observés chez les animaux traités par la norgalantamine. Quatre heures après l’administration, tous les animaux semblaient cliniquement normaux. | |||||
| Souris | Intraveineu-se (bolus) | 2/sexe/ groupe | 1,6; 3,2; 4,8; 6,4; 8 | non détermi-née | Étude de 1 semaine : 6,4 mg/kg de galantamine (0,8 %) = 2 M sont morts. 8 mg/kg de galantamine (0,8 %) = toutes les souris sont mortes. 6,4 mg/kg de galantamine (2 %) = 1 M est mort. 8 mg/kg de galantamine (2 %) = 1 M est mort. Galantamine (0,8 %) (clinique) = tremblements ou hypoactivité chez les F à partir de 3,2 mg/kg et chez les M à partir de 4,8 mg/kg. Galantamine (2 %) = tremblements et hypoactivité chez la plupart des F ayant reçu 3,2 mg/kg ou plus. On a observé des tremblements, de l’hypoactivité et une respiration laborieuse chez la majorité des M ayant reçu 4,8 mg/kg ou plus. L’administration de norgalantamine jusqu’à 8 mg/kg n’a pas entraîné de mortalité, ni l’apparition de signes cliniques de toxicité. |
Dose intraveineu-se unique (bolus) | 5/sexe/ groupe | 4,8; 4,8; 12c | Étude de 2 semaines : Tremblements, hypoactivité. |
- a) Équivalents de galantamine base.
- b) Étude de recherche de dose.
- c) Les doses indiquées consistaient en galantamine (0,8 % d’impuretés), galantamine (2 % d’impuretés) et norgalantamine, respectivement.
Tableau 3.1 (suite) : Études de toxicité aiguë (dose unique) portant sur la galantamine
| Espèce/ souche | Voie d’admi-nistration | Nombre d’animaux/ groupe | Dosesa (mg/kg /jour) | DL50 (mg/kg) | Résumé des signes de toxicité |
| Rat | Orale (gavage) | 5/sexe/ groupe | 0,4; 1,6; 8; 40 | 50 | Jusqu’à 8 mg/kg, tous les rats ont survécu. 40 mg/kg = 1/5 (M et F) morts dans les 5 heures suivant l’administration; signes cliniques graves : tremblements, salivation, convulsions cloniques, dyspnée, chromodacryorrhée, taches périnéales, réduction de la quantité de fèces ou taches sur le pelage jusqu’au jour 4. 8 mg/kg = tremblements, taches périnéales et fèces mucoïdes le jour de l’administration. |
| Rat | Orale (gavage) | 2 ou 5/sexe/ groupe | 1,6; 4; 12; 36 | > 45 | Tous les rats, à l’exception de 1 F du groupe ayant reçu une dose de 36 mg/kg, ont survécu à l’étude. 4 et 12 mg/kg = tremblements chez les F dans l’heure suivant l’administration. 36 mg/kg = tremblements, chromodacryorrhée, larmoiement, salivation, taches périnéales et fèces molles ou mucoïdes le jour de l’administration chez les animaux des deux sexes. Les taches périnéales ont persisté pendant tout le jour 1. |
| Rat | Orale (gavage) Orale (gavage) | 2/sexe/ groupe 5/sexe/ groupe | 4, 8, 12, 16, 20 b 24, 24, 32c | non détermi-née | Jusqu’à 20 mg/kg de galantamine (0,8 % et 2 %), tous les rats ont survécu. Galantamine 0,8 % à toutes les doses et galantamine 2 % à 12 mg/kg ou plus, on a observé les signes suivants : tremblements et hypoactivité. Tous les rats ayant reçu jusqu’à 20 mg/kg de norgalantamine sont restés sans anomalie clinique particulière. 24 mg/kg de galantamine (0,8 %) = tremblements. 24 mg/kg de galantamine (2 %) = tremblements, hypoactivité et taches sur le pelage. 32 mg/kg (norgalantamine) = tremblements, hypoactivité, taches sur le pelage. Les animaux ne présentant pas de taches sur le pelage ont retrouvé leur |
| Espèce/ souche | Voie d’admi-nistration | Nombre d’animaux/ groupe | Dosesa (mg/kg /jour) | DL50 (mg/kg) | Résumé des signes de toxicité |
| état normal 4 heures après l’administration, tandis que ceux au pelage taché l’ont retrouvé 24 heures après l’administration. | |||||
| Rat | Intravei-neuse (bolus) | 2/sexe/ groupe | 3,2; 8; 12; 20; 32b,d | non détermi-née | 4,8 mg/kg (0,8 %) = 1 M mort. 6,4 mg/kg (0,8 %) = 2 M + 1 F morts. 8 mg/kg (0,8 %) = 2 M + 2 F morts. Tous les M ayant reçu 4,8 mg/kg ou plus, et les F ayant reçu 6,4 mg/kg, ont présenté des tremblements, une hypoactivité et une horripilation. 3,2 mg/kg (2 %) = 1 M mort. 8 mg/kg (2 %) = 2 M + 2 F morts. Le M survivant ayant reçu 3,2 mg/kg était hypoactif après l’administration. 12 mg/kg (norgalantamine) = 1 mort. 20 mg/kg (norgalantamine) = 2 M morts. 32 mg/kg (norgalantamine) = 1 M + 2 F morts. Des tremblements ont été observés avant la mort. On a observé les signes suivants chez les rats ayant reçu 12 mg/kg ou plus : hypoactivité, horripilation, hypersalivation et respiration laborieuse. |
Intravei-neuse (bolus) | 5/sexe/ groupe | 3,2; 3,2; 9,6c | 3,2 mg/kg de galantamine (0,8 et 2 %) = tremblements et hypoactivité qui ont disparu 2 heures après l’administration. 9,6 mg/kg (norgalantamine) = 1 M mort, tremblements et hypoactivité. |
- a) Équivalents de galantamine base.
- b) Étude de recherche de dose.
- c) Les doses indiquées consistaient en galantamine (0,8 % d’impuretés), galantamine (2 % d’impuretés) et norgalantamine, respectivement.
- d)
En raison d’une mortalité inattendue à 8 mg/kg, les doses prévues de galantamine (0,8 %)
et de galantamine (2 %) ont été ramenées à 1,6; 3,2; 6,4 et 8 mg/kg et à 0,8; 1,6; 2,4; 3,2 et 8 mg/kg, respectivement.
Tableau 3.1 (suite) : Études de toxicité aiguë (dose unique) portant sur la galantamine
| Espèce/ souche | Voie d’admi-nistration | Nombre d’animaux/ groupe | Dosesa (mg/kg /jour) | DL50 (mg/kg) | Résumé des signes de toxicité |
| Rat | Intravei-neuse (bolus) | 1 ou 2/sexe/ groupe | 2,5; 3,75; 5; 10 | non détermi-née | 3,75 mg/kg = tremblements (M et F). 5 mg/kg = tremblements; 2 M morts. 10 mg/kg = 1 M/1 F morts dans les 2 minutes qui ont suivi l’administration. |
| Rat | Intravei- neuse (perfusion, 20 minutes) | 6 M + 6 F | 2,5, 5, 10 | non détermi-née | 2,5 et 5 mg/kg = légers tremblements pendant la période de perfusion 10 mg/kg = légers effets sédatifs et tremblements modérés (M et F) |
| Rat | Intravei- neuse (perfusion, 1 heure) | 15 M + 15 F | 1,25 → 5; 2,5 → 10 | non détermi-née | 10 mg/kg = tremblements |
| Chien | Orale (capsules) | 3 M + 3 F | 0,8, 4, 8 | non détermi-née | 4 mg/kg = modifications modérées au niveau des fèces (fèces mucoïdes ou molles) et salivation 8 mg/kg = vomissements au contenu identifiable, fèces molles et mucoïdes, tremblements corporels |
| Chien | Intravei- neuse (perfusion, 15 minutes) | 1 M + 1 F | 2,5 → 5 | non détermi-née | 2,5 mg/kg = tremblements légers à modérés 5 mg/kg = tremblements forts, difficultés respiratoires, toux et expulsion immédiate de fèces molles, ↑ de la tension artérielle systolique |
| Chien | Intravei- neuse (perfusion, 1 heure) | 4 M + 4 F | 0,63 → 5; 2,5 → 10 | non détermi-née | 2,5 mg/kg = légère salivation chez 1/4 chiens. 5 mg/kg = tremblements légers à modérés, légère ↑ de la tension artérielle systolique; dyspnée occasionnelle. 10 mg/kg = tremblements modérés à forts, accompagnés de dyspnée et de salivation chez la plupart des chiens; expulsion immédiate de fèces molles chez 1 chien, et vomissements chez un autre. Légère ↑ de l’hématocrite et du taux d’hémoglobine, ainsi que de la tension artérielle systolique et diastolique. |
- a) Équivalents de galantamine base.
- b) Étude de recherche de dose.
- c) Les doses indiquées consistaient en galantamine (0,8 % d’impuretés), galantamine (2 % d’impuretés) et norgalantamine, respectivement.
Toxicité subchronique (doses répétées)
Des études de toxicité subchronique (1 mois) et chronique (6 à 12 mois) ont été effectuées chez le rat et le chien. Chez les deux espèces, on a considéré que la dose de 1,6 mg/kg n’était pas toxique dans les études de 6 à 12 mois. La plupart des effets observés étaient liés à une action pharmacologique exagérée de la galantamine et constituaient des manifestations générales d’une stimulation cholinergique.
Le tableau 3.2 présente un aperçu des études de toxicité à doses répétées.
Tableau 3.2 : Études de toxicité subchronique (doses répétées) portant sur la galantamine
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
Rat Âge : 4 semaines 10/sexe/groupe | Orale (gavage) 0; 0,8; 4 → 12; 8 28 jours | Tous les animaux ont survécu à l’étude. Il n’y avait aucun effet clinique indésirable ni aucun effet sur le poids corporel et la consommation alimentaire. Les analyses hématologiques, sériques et urinaires ont révélé des résultats comparables entre les groupes. Aucune modification macroscopique ou histologique n’a été observée, quelle que soit la dose. Il convient de noter que les résultats de cette étude ne concordent pas avec ceux de toutes les autres études de toxicité à doses répétées qui ont mis en évidence des signes cliniques liés à la stimulation cholinergique. |
Rat Âge : 8 semaines 5/sexe/groupe | Orale (gavage) 0, 4, 8, 16, 24 4 semaines | Tous les animaux ont survécu à l’étude. Des signes cliniques liés au traitement sont apparus à toutes les doses et étaient principalement évocateurs d’effets sur le système nerveux central. Il s’agissait notamment de secousses musculaires, de fasciculations, de mictions fréquentes et de salivation (M) à toutes les doses. > 8 mg/kg = larmoiement; salivation. > 16 mg/kg = tremblements. 24 mg/kg = spasmes (F) et hypoactivité, salivation. On a considéré que la plupart des effets étaient attribuables à une réponse pharmacologique exagérée. On a estimé que d’autres signes cliniques (modifications des fèces, chromorhinorrhée, chromodacryorrhée, taches périnéales humides, ventre humide et |
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
| posture voûtée) présentaient un caractère léger à marqué. Aucun effet lié à la galantamine n’a été noté concernant les paramètres de laboratoire. Les examens macroscopique et histologique n’ont mis en évidence aucun effet indésirable. | ||
Rat Âge : 8 semaines 5/sexe/groupe | Orale (gavage) 0, 28, 32, 36 4 semaines | Aucun cas de mortalité n’est survenu pendant l’étude. La consommation d’eau et les analyses hématologique, sérologique et urinaire n’ont mis en évidence aucun effet indésirable. Aucune modification macroscopique ou histologique liée à la galantamine n’a été observée, quelle que soit la dose. Des tremblements ont été observés chez tous les animaux traités. Après 2 semaines d’administration, des fasciculations sont survenues chez tous les animaux traités et ont persisté pendant toute la période d’administration. En raison de la nature du produit, on a considéré que les effets sur le système nerveux central (SNC) étaient attribuables à une réponse pharmacologique exagérée. > 32 mg/kg (M) = légère ↓ de la consommation alimentaire. Légère ↓ du poids corporel et du gain pondéral à toutes les doses. |
Rat Âge : 6 semaines 15/sexe/groupe | Orale (gavage) 0; 1,6; 8; 16; 32 6 mois | Après 6 mois d’administration, la galantamine était bien tolérée jusqu’à 32 mg/kg. Aucune mortalité liée au traitement n’a été observée au cours des 6 premiers mois de l’étude. 1,6 mg/kg = aucun effet indésirable, si ce n’est une légère ↓ du taux de calcium sérique chez les M et une légère ↓ du taux de potassium et de globuline chez les F. 8 mg/kg = signes cliniques typiquement attribuables à une inhibition de la cholinestérase (comportement anormal, chromodacryorrhée, chromorhinorrhée, larmoiement, taches périnéales, salivation, tremblements, secousses musculaires et polyurie), généralement observés dans les 2 heures suivant l’administration. Aucun changement oculaire n’a été observé. Une légère ↓ du gain pondéral a été observée chez les F seulement. Les analyses hématologique et urinaire n’ont révélé aucun effet. Certains paramètres sériques ont montré des |
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
| variations : les taux d’albumine chez les M et de glucose chez les F avaient subi une ↑, tandis que les taux de calcium, de globuline et de potassium présentaient une ↓ à la fois chez les M et les F. Le poids des glandes salivaires avait subi une ↑, ce qui était dû chez les F, selon les résultats de l’examen histologique, à une hypertrophie des cellules acineuses de la glande salivaire mandibulaire. Ces effets ont également été observés aux doses de 16 et 32 mg/kg, la seule différence étant qu’ils étaient plus prononcés et se manifestaient chez les deux sexes. Un larmoiement, ainsi qu’une ↓ du taux de phosphore sérique, ont été observés chez les M à 16 mg/kg, et chez les M et F à 32 mg/kg. |
a Mg d’équivalents de galantamine base/kg de poids corporel.
Tableau 3.2 (suite) : Études de toxicité subchronique (doses répétées) portant sur la galantamine
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
Rat Âge : 6 semaines 15/sexe/groupe et 10/sexe/groupe étudiés pendant une période supplémentaire de 14 jours | Orale (gavage) 0; 1,6; 8; 16; 32 12 mois | Après 12 mois d’administration, les résultats étaient très semblables à ceux observés après 6 mois. La toxicité était davantage mise en évidence par une ↑ de la mortalité, en particulier chez les F à 32 mg/kg. On n’a pas observé, chez ces animaux, de lésions morphologiques associées spécifiquement à la substance étudiée. > 8 mg/kg = légère ↓ des globules blancs et des lymphocytes. 8, 16 et 32 mg/kg = altérations histologiques dans les poumons (↑ de la présence de macrophages spumeux). La plupart des altérations ont été au moins partiellement réversibles après une période de rétablissement de 4 semaines. L’hypertrophie des cellules acineuses des glandes salivaires, survenue chez les deux sexes au cours de la période de 6 et 12 mois, n’était plus observable après la période de rétablissement. |
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
Chien Âge : 15- 19 semaines 3 M + 3 F 1 M + 1 F | Orale (capsule) phase 1 : 1,6 → 12,8 phase 2 : 4 → 12 DMT et 14 jours | Aucun effet clinique n’a été observé chez les M et les F ayant reçu jusqu’à 8 mg/kg au cours de la phase 1. Pendant la phase 2, l’administration de 4,8 et 3,2 mg/kg a été associée à des tremblements, de la toux et des épisodes isolés de vomissements, observés à la fois chez les M et les F. Doses de 9,6 mg/kg administrées de façon répétée (phase 2) = comportement anormal et perturbation de l’équilibre chez les M au cours des deux premiers jours d’administration seulement. Une vasodilatation, de la toux et des tremblements ont été observés chez les deux sexes pendant toute la durée de la phase 2; de plus, des épisodes isolés de vomissements ont également été observés chez la F. Des signes cliniques similaires ont été observés à cette dose pendant la phase 1 (jours 12 et 15). Doses de 12,8 mg/kg administrées pendant la phase 1 (jour 11 seulement) = vasodilatation, tremblements, toux et comportement anormal; on a constaté que la F présentait une pâleur généralisée et une respiration laborieuse. On a observé une myodégénérescence minime à légère de la paroi musculaire de la vessie et du duodénum chez les animaux de la phase 1, de même que dans la vessie et l’estomac des animaux pendant la phase 2. |
Chien Âge : 18- 24 semaines 3/sexe/groupe | Orale (capsule) 0; 0,8; 3,2; 9,6 4 semaines | Tous les animaux ont survécu à l’étude. Aucun effet lié au traitement n’a été observé en ce qui concerne le poids corporel, la consommation alimentaire, l’examen ophtalmologique, les analyses hématologique, sérique et urinaire, le poids des organes ou la pathologie macroscopique. 0,8 mg/kg = légère vasodilatation chez les deux sexes, le premier jour de l’administration seulement. 3,2 mg/kg = vasodilatation, tremblements, léchage des babines, vomissements et toux chez les M et les F. Des fèces molles/liquides et un comportement anormal sporadique ont été observés chez les F; une ↓ de la gravité et de la fréquence de ces signes cliniques a été observée au cours des 2 premières semaines de traitement, sauf pour la toux, qui persistait encore après 2 semaines. 9,6 mg/kg = mêmes réactions |
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
cliniques que celles observées chez les animaux recevant 3,2 mg/kg; persistance accrue pendant la durée du traitement, mais ↓ de la gravité au cours du traitement. Des signes cliniques plus graves, comme une perturbation de l’équilibre, un comportement anormal, une hypersalivation et une respiration laborieuse, ont été observés pendant les premiers jours d’administration de la dose. Un halètement a été observé chez les chiens M à partir du jour 9. L’examen histologique a mis en évidence une myodégénérescence de la paroi musculaire de la vessie chez les M et les F recevant 3,2 et 9,6 mg/kg. On a constaté que 1 M recevant 9,6 mg/kg était atteint d’une inflammation chronique de la paroi musculaire de l’estomac. La gravité des signes cliniques observés le premier jour de l’administration chez les chiens recevant 9,6 mg/kg a eu pour conséquence d’exclure l’administration d’une dose plus élevée dans le cadre des études de toxicité à plus long terme par la suite. |
a Mg d’équivalents de galantamine base/kg de poids corporel.
DMT : dose maximale tolérée.
Tableau 3.2 (suite) : Études de toxicité subchronique (doses répétées) portant sur la galantamine
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
Chien Âge : 7-8 mois 1 ou 2/sexe/groupe | Orale (capsule) 0; 0,8; 4; 8 4 semaines | Tous les animaux ont survécu à la période d’administration. Aucun effet sur le poids corporel, la consommation alimentaire, les résultats des examens auditif et oculaire, l’électrocardiogramme (ECG) ou les variables hématologique, sérologique et urinaire n’a été observé. Les modifications liées au traitement se limitaient à des signes cliniques évocateurs d’effets sur le système nerveux central en raison d’une réponse pharmacologique exagérée, et des effets gastro-intestinaux. 0,8 mg/kg = dose sans |
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
effet toxique. 4 mg/kg = salivation chez les deux sexes, hyperpnée chez les F et fèces mucoïdes ou molles, ainsi que vomissements, chez l’un des sexes ou les deux. 8 mg/kg = mêmes effets que dans le groupe précédent (celui à 4 mg/kg); on a observé une ataxie, de la diarrhée, de l’hyperactivité et des tremblements chez les deux sexes, tandis que des vomissements (avec du produit apparent ou de la nourriture), des fèces sanglantes et une hyperpnée ont été notés chez les M. L’examen histologique n’a pas révélé d’effets liés à la galantamine, sauf chez 1 M ayant reçu des doses de 8 mg/kg, qui a présenté une légère atrophie focale de la musculeuse de la vessie, caractérisée par une petite zone de fibres musculaires rétrécies. | ||
Chien Âge : 7-9 mois 4/sexe/groupe | Orale (capsule) 0; 1,6; 4; 8 6 mois et 12 mois | Après 6 mois : Aucune mortalité associée au traitement n’a été observée. Toutes les doses = signes cliniques observés concordant avec l’action pharmacologique exagérée de la galantamine (stimulation cholinergique, y compris ataxie, fasciculations, hyperactivité, larmoiement, salivation, tremblements, incontinence urinaire et troubles gastro-intestinaux comme des vomissements et des modifications des fèces). Aucun effet n’a été observé en ce qui concerne l’ECG, la fréquence cardiaque, l’examen hématologique ou l’analyse urinaire, quelle que soit la dose. 1,6 mg/kg = aucun effet toxique. 4 mg/kg = ↓ des taux sériques de calcium et de phosphore chez les F. 8 mg/kg = ↓ transitoire du gain pondéral chez les M, ↓ des taux sériques de calcium et de phosphore chez les M et les F, et légère ↓ du poids du foie chez les F. L’examen histologique a révélé une dégénérescence focale du muscle lisse de la vessie. Après 12 mois : Effets semblables à ceux observés après 6 mois d’administration. Les examens macroscopique et histologique ont également mis en évidence une fausse gestation utérine et une hyperplasie endométriale associées à une ↑ du nombre de corps jaunes ovariens. 4 mg/kg = ↑ du poids de l’utérus chez 1 F. 8 mg/kg = ↑ du poids |
Espèce, âge, nombre/sexe/groupe | Voie d’administration, dosea (mg/kg/jour), durée | Résultats |
| de l’utérus chez 2 F. Tous les effets, à l’exception de ceux observés dans l’appareil reproducteur des F, ont été réversibles après une période de rétablissement de 1 mois. |
a Mg d’équivalents de galantamine base/kg de poids corporel.
Reproduction et tératologie
On n’a observé aucune altération de la fertilité chez des rats auxquels on avait administré des doses allant jusqu’à 16 mg/kg/jour (7 fois la dose maximale recommandée chez l’humain [DMRH] en mg/m2) durant une période de 14 jours (femelles) ou de 60 jours (mâles) avant l’accouplement.
Au cours d’une étude de tératologie, on a observé une légère augmentation de l’incidence des variations squelettiques chez des rats auxquels on avait administré des doses de 8 mg/kg/jour (soit 3 fois la DMRH en mg/m2) et de 16 mg/kg/jour de galantamine à partir du jour 14 (femelles) et du jour 60 (mâles) avant l’accouplement jusqu’à la fin de l’organogenèse. Dans une étude au cours de laquelle on avait administré de la galantamine à des rates gravides dès le début de l’organogenèse et jusqu’au 21e jour du post-partum, on a observé aux doses de 8 et 16 mg/kg/jour une diminution du poids des ratons, mais sans aucun effet indésirable sur les autres paramètres de la croissance postnatale. Les doses qui ont provoqué les effets mentionnés ci-dessus chez les rats ont produit une légère toxicité maternelle. Aucune malformation majeure n’a été causée chez les rats ayant reçu jusqu’à 16 mg/kg/jour. Aucun effet tératogène lié au médicament n’a été observé chez des lapins auxquels on avait administré des doses pouvant atteindre 40 mg/kg/jour (32 fois la DMRH en mg/m2) durant la période d’organogenèse.
Le tableau 3.3 présente un résumé des études de reproduction.
Tableau 3.3 : Études de reproduction portant sur la galantamine
Espèce Dose (mg/kg/jour) Voie Nombre/sexe | Paramètres évalués | Résultats/observations |
| FERTILITÉ ET DÉVELOPPEMENT | ||
Rat 0, 2, 8, 16, 32 Orale (gavage) témoins : 6 M + 6 F; 84 : 6 M + 12 F | Mère : signes cliniques, mortalité, poids corporel, consommation alimentaire, surveillance du cycle œstral, accouplement, surveillance de la mise bas, nécropsie. Portée : taille de la portée, malformations, signes cliniques et mortalité, | 32 mg/kg = M et F prématurément sacrifiés après une administration de 10 jours, en raison d’effets cliniques indésirables graves, en particulier tremblements, hypoactivité, salivation et horripilation, ↓ du gain pondéral et de la consommation alimentaire, mort de 1 M. 2 mg/kg = dose sans effet toxique. 8 et 16 mg/kg = signes cliniques indésirables, en particulier tremblements, salivation après l’administration de la dose, gêne respiratoire et horripilation chez les M et F; ↓ du gain pondéral |
Espèce Dose (mg/kg/jour) Voie Nombre/sexe | Paramètres évalués | Résultats/observations |
| poids corporel, nécropsie. | et de la consommation alimentaire; diminution de la taille de la portée; ↑ du temps d’accouplement à 16 mg/kg; impossibilité d’exclure, à cette posologie, un effet possible sur la fertilité (2/6 des F non gravides). Aucun effet apparent sur la portée dans l’un et l’autre de ces groupes. | |
Rat 0, 2, 8, 16 Orale (gavage) 100 M + 100 F | Signes cliniques, mortalité, poids corporel, consommation alimentaire, surveillance du cycle œstral, accouplement, surveillance de la mise bas, nécropsie. | 2 mg/kg = aucune toxicité chez l’adulte, aucun effet indésirable chez le raton. 8 mg/kg = toxicité chez l’adulte mise en évidence par des tremblements périodiques, d’une durée allant de 30 minutes à 4 heures après l’administration, et ↓ du gain pondéral et ↓ de la consommation alimentaire chez les M et F; aucun effet sur le nombre de cycles œstraux, la fertilité, la gestation ou la motilité des spermatozoïdes, leur morphologie ou leur concentration; ↑ de l’incidence de portées où l’on observe de légères anomalies du squelette fœtal (sternèbres anormales). 16 mg/kg = pendant toute la durée du traitement, tremblements périodiques, d’une durée allant de 30 minutes à 4 heures après l’administration d’une dose et salivation occasionnelle chez les deux sexes; respiration bruyante chez les M; ↓ du poids corporel, du gain pondéral et de la consommation alimentaire; légère diminution du nombre des cycles œstraux précédant l’accouplement; aucun effet défavorable sur l’intervalle cohabitation-accouplement; aucun effet défavorable sur les indices de fertilité ou de copulation; l’analyse du sperme n’a révélé aucun effet; les nombres de corps jaunes, de nidations et de fœtus vivants, ainsi que le poids des fœtus, étaient comparables d’un groupe à l’autre; légère ↑ de l’incidence d’anomalies mineures du squelette (sternèbres anormales et présence d’une 14e paire de côtes rudimentaires). Aucune anomalie majeure n’a été observée, quelle que soit la dose. En général, on n’a observé aucun effet sur l’accouplement ou la fertilité, quelle que soit la dose. Aucun effet tératogène n’a été observé. |
| DÉVELOPPEMENT ET TOXICITÉ DÉVELOPPEMENTALE PRÉNATALE/POSTNATALE | ||
| Lapin | Mortalité, signes cliniques | Phase 1 : Aucune mortalité n’est survenue |
Espèce Dose (mg/kg/jour) Voie Nombre/sexe | Paramètres évalués | Résultats/observations |
1 : 2 → 32; 2 : 24 Orale (gavage) 3 F/3 F | et DMT, poids corporel, consommation alimentaire, nécropsie. | pendant cette phase. Aucun effet indésirable n’a été observé aux doses de 2, 4 et 8 mg/kg. Aucune anomalie clinique n’a été observée, à l’exception d’une absence ou une diminution des fèces ainsi que des fèces liquides, chez 1 F à la dose de 32 mg/kg. 16 et 32 mg/kg = légère ↓ du poids corporel et de la consommation alimentaire (un rétablissement du poids corporel et de la consommation alimentaire a été observé au cours des périodes de 2 jours sans administration du médicament). Phase 2 : Aucune mortalité ni aucun signe clinique n’ont été observés durant cette phase de l’étude. Une légère perte pondérale, ainsi qu’une ↓ de la consommation alimentaire, ont été observées du début de l’administration jusqu’au jour 5. Aucun lapin ne présentait d’anomalie à la nécropsie. |
Tableau 3.3 (suite) : Études de reproduction portant sur la galantamine
Espèce Dose (mg/kg/jour) Voie Nombre/sexe | Paramètres évalués | Résultats/observations |
| DÉVELOPPEMENT ET TOXICITÉ DÉVELOPPEMENTALE PRÉNATALE/POSTNATALE (suite) | ||
Lapin 4, 12, 24, 32 Orale (gavage) 20 F (4 groupes) | Mère : mortalité et signes cliniques, poids corporel, consommation alimentaire, nécropsie, gravidité, nombre de corps jaunes, nombre et répartition des sites de nidation. Fœtus : anomalies externes, poids corporel, sexe. | Étude 1 : Aucune mortalité (sauf 1 F qui a avorté le jour 20 de la gestation). 2 F à 12 et 24 mg/kg et 1 F à 32 mg/kg = diminution des fèces, ou fèces molles ou liquides. Aucune incidence sur le gain pondéral, la consommation alimentaire, la nécropsie, les paramètres de la gestation, la répartition sexuelle des fœtus. Aucune anomalie fœtale n’a été observée, quelle que soit la dose. |
Espèce Dose (mg/kg/jour) Voie Nombre/sexe | Paramètres évalués | Résultats/observations |
Étude 2 : Aucune mortalité liée à la substance à l’étude. 2 F à 48 mg/kg = tremblements. 1 F de chaque groupe = diminution de la production fécale. 40 et 48 mg/kg = ↓ du gain pondéral et de la consommation alimentaire. Aucune anomalie liée à la galantamine n’a été observée à la nécropsie, quelle que soit la dose. | ||
Lapin 4, 12, 28, 40 Orale (gavage) 20 F (4 groupes) | Mère : signes cliniques, poids corporel, consommation alimentaire, nécropsie, gravidité, nombre de corps jaunes, nombre et répartition des sites de nidation, fœtus vivants. Fœtus : anomalies externes/internes et squelettiques, poids corporel, sexe. | Aucune mortalité (sauf 1 F, du groupe recevant 40 mg/kg, qui a été prématurément sacrifiée en raison de signes cliniques anormaux observés le premier jour de l’administration [tremblements, respiration bruyante et rapide, convulsions et pupilles contractées]). Cette lapine a été remplacée par une autre F. 4 et 12 mg/kg = aucun effet indésirable. 28 mg/kg = toxicité maternelle mise en évidence par des tremblements du jour 1 au jour 6 de la période de traitement. 40 mg/kg = toutes les F manifestaient de l’agressivité, un piétinement excessif des aliments, et des tremblements; perte pondérale et baisse de la consommation alimentaire. 28 mg/kg = perte pondérale et ↓ de la consommation alimentaire. Aucun effet de la galantamine n’a été observé sur les paramètres de gestation et aucune anomalie n’a été détectée à la nécropsie des mères. Aucun effet sur le fœtus, quelle que soit la dose (répartition sexuelle des fœtus, poids du fœtus, nécropsie fœtale) n’a été observé. Aucun effet tératogène n’a été observé. |
Espèce Dose (mg/kg/jour) Voie Nombre/sexe | Paramètres évalués | Résultats/observations |
Rat 2, 8, 16 Orale (gavage) 25 F (3 groupes) | Mère : signes cliniques, poids corporel, consommation alimentaire, nécropsie, observations sur la mise bas, taille de la portée. Génération F1 pendant la lactation : poids corporel, sexe, signes cliniques et malformations, nécropsie des ratons sacrifiés, croissance durant la lactation. Génération F1 après le sevrage : observations cliniques, poids corporel, ophtalmoscopie, fonction auditive, épreuve d’apprentissage du labyrinthe, observations sur le développement sexuel, capacité reproductrice, nécropsie. Femelles F2 : gravidité, nombre de corps jaunes, nombre et répartition des sites de nidation. | Aucune mortalité liée à la substance à l’étude. 2 mg/kg = aucun effet indésirable chez la mère ou sa portée. 8 mg/kg = toxicité maternelle caractérisée par un ralentissement du gain pondéral et une baisse de la consommation alimentaire. 16 mg/kg = tremblements, salivation après l’administration de la dose, diminution du poids corporel et de la consommation alimentaire. 8 et 16 mg/kg = diminution du poids des ratons. La galantamine n’a eu aucun effet sur la croissance après le sevrage, sur l’accouplement ou sur la fertilité des animaux de la génération F1. |
Mutagénicité
La galantamine a fait l’objet d’études pour déterminer son potentiel à induire des mutations ponctuelles ou géniques et des aberrations chromosomiques dans une série de tests in vitro et in vivo. De plus, des études de mutagénicité ont été menées avec la norgalantamine, la principale impureté du produit. Les résultats des études de mutagénicité indiquent que la galantamine et la norgalantamine n’ont aucun potentiel mutagène.
La galantamine n’a manifesté aucun signe de potentiel génotoxique lorsqu’elle a été évaluée dans l’épreuve de mutation inverse (test d’Ames) in vitro sur des souches de S. typhimurium ou d’E. coli, le test sur des cellules de lymphome de souris in vitro, le test du micronoyau chez la souris in vivo ou l’épreuve d’aberration chromosomique sur cellules ovariennes de hamster chinois in vitro.
Les résultats de ces études sont présentés en détail au tableau 3.4.
Tableau 3.4 : Études de mutagénicité portant sur la galantamine
| Espèce/dose (mg/kg/jour)/ voie | Paramètres évalués | Résultats/observations |
| S. typhimurium/ 8, 40, 200, 1 000, 5 000 µg/boîte in vitro | Épreuve de mutation inverse bactérienne (avec et sans S-9) (test d’Ames) | Aucune augmentation biologiquement significative de colonies révertantes n’a été observée, ce qui indique que la galantamine n’était pas mutagène dans le test d’Ames chez Salmonella typhimurium. |
S. typhimurium/ 40, 120, 400, 1 200, 4 000 µg/boîte in vitro | Épreuve de mutation inverse bactérienne (avec et sans S-9) (test d’Ames) | En présence et en l’absence d’une fraction microsomique S-9 de foie de rat, la galantamine ne s’est pas révélée mutagène dans le test d’Ames. |
E. coli/ 6,4; 32, 160, 960 et 4 000 µg/boîte in vitro | Méthode par incorporation directe d’Ames avec et sans S-9. | Aucune ↑ biologiquement significative de colonies révertantes n’a été décelée, en présence et en l’absence du système d’activation métabolique (S-9) du foie de rat, jusqu’à la plus forte concentration étudiée (4 000 µg/plaque). La galantamine n’est pas considérée comme mutagène dans ces conditions de test. |
Cellules de lymphome de souris 200, 400, 1 250 et 4 000 µg/mL in vitro | Test de mutation génique dans des cellules de mammifères (en présence et en l’absence du système d’activation métabolique S-9). | La galantamine n’a pas induit d’↑ des mutations au niveau du locus de la thymidine kinase (TK-locus); la galantamine n’a pas montré d’activité mutagène, avec et sans S-9, dans les conditions de ce test. |
Cellules ovariennes de hamster chinois -S9 : 80, 400, 800 +S9 : 400, 800, 4 000 in vitro | Épreuve d’aberration chromosomique avec et sans S-9. | Aucune ↑ des aberrations chromosomiques, à des concentrations allant jusqu’à 4 000 µg/mL en présence d’un système d’activation métabolique et jusqu’à 800 µg/mL en l’absence d’un tel système. |
Souris 6,4; 10; 16 mg/kg in vivo Orale (gavage) | Test du micronoyau oral chez la souris; épreuve d’aberration chromosomique sur des érythrocytes polychromatiques, des érythrocytes polychromatiques | Aucune ↑ du nombre d’érythrocytes polychromatiques micronucléés n’a été observée, ce qui indique que la galantamine n’était pas clastogène dans les conditions de test. |
| Espèce/dose (mg/kg/jour)/ voie | Paramètres évalués | Résultats/observations |
micronucléés, des érythrocytes normochromes et des érythrocytes normochromes micronucléés. | ||
S. typhimurium/E. coli 8, 40, 200, 1 000, 5 000 µg/boîte in vitro | Épreuve de mutation inverse d’Ames. | Aucun potentiel mutagène de la norgalantamine n’a été démontré en présence et en l’absence du S-9. |
Cellules ovariennes de hamster chinois 50, 250, 500, 2 500, 5 000 µg/mL in vitro | Épreuve d’aberration chromosomique avec et sans S- 9. | La norgalantamine n’a montré aucune clastogénicité dans les conditions de test. |
Souris 20, 32, 50 mg/kg Orale (gavage) | Test du micronoyau chez la souris après administration orale de norgalantamine; épreuve d’aberration chromosomique sur des érythrocytes polychromatiques, des érythrocytes polychromatiques micronucléés, des érythrocytes normochromes et des érythrocytes normochromes micronucléés. | Aucune ↑ du nombre de micronoyaux n’a été observée dans les groupes traités, ce qui indique que la norgalantamine n’était pas clastogène dans les conditions de ce test. |
Cancérogénicité
Dans le cadre d’une étude de cancérogénicité d’une durée de 24 mois menée chez des rats, on a observé une légère augmentation des adénocarcinomes de l’endomètre, après l’administration par voie orale de doses de 10 mg/kg/jour (4 fois la dose maximale recommandée chez l’humain [DMRH] en mg/m2 ou 6 fois l’exposition d’après l’ASC) et de 30 mg/kg/jour (12 fois la DMRH en mg/m2 ou 19 fois l’exposition d’après l’ASC). On n’a observé aucune augmentation des changements néoplasiques chez les femelles ayant reçu une dose de 2,5 mg/kg/jour (équivalente à la DMRH en mg/m2 ou 2 fois l’exposition d’après l’ASC) ou chez les mâles ayant reçu des doses allant jusqu’à 30 mg/kg/jour, soit la plus forte dose étudiée (12 fois la DMRH en mg/m2 et d’après l’ASC).
La galantamine s’est avérée non cancérogène dans le cadre d’une étude de cancérogénicité orale d’une durée de 6 mois menée sur des souris transgéniques (dépourvues du gène p53) auxquelles on avait administré par voie orale des doses allant jusqu’à 20 mg/kg/jour, et dans une étude de cancérogénicité orale d’une durée de 24 mois menée chez des souris mâles et femelles auxquelles on avait administré des doses allant jusqu’à 10 mg/kg/jour (2 fois la DMRH en mg/m2 et équivalente d’après l’ASC).
RÉFÉRENCES
- 1. Bullock R, Erkinjuntti T, Lilienfeld S. Management of patients with Alzheimer’s disease plus cerebrovascular disease: 12-month treatment with galantamine. Dement Geriatr Cogn Disord 2004;17: 29-34.
- 2. Cummings JL, Mega M, Gray K, et al. The Neuropsychiatric Inventory: Comprehensive assessment of psychopathology in dementia. Neurology 1994;44: 2308-2314.
- 3.
Dal-Bianco P, Wober C, Lind C, et al. Galantamine treatment in Alzheimer’s disease.
Neural Transm 1991;(Suppl.) 33: 59-63.
- 4. Erkinjuntti T, Kurz A, Gauthier S, et al. Efficacy of galantamine in probable vascular dementia and Alzheimer’s disease combined with cerebrovascular disease: a randomized trial. Lancet 2002;359: 1283-1290.
- 5. Folstein M, Folstein S, McHugh P. Mini-mental state. A practical method for grading the cognitive status of patients for the clinician. J Psychiatric Res 1975;12: 189-198.
- 6.
Galasko D. An Inventory to Assess Activities of Daily Living for Clinical Trials in
Alzheimer’s Disease. Alzheimer Disease and Associated Disorders 1997;11 Suppl. 2.
- 7. Gauthier L, Gauthier S, McIntyre M, et al. Assessment of functioning and ADL. Abstracts of the Sixth Congress of the International Psychogeriatric Association; p 9, Berlin, Septembre 1993.
- 8.
Kewitz H, Wilcock G, and Davis B. Galantamine in Alzheimer’s disease. In: Giacobini &
Becker (Eds.), Alzheimer’s Disease: Therapeutic Strategies. Birkhauser, 1994.
- 9.
Kewitz H, Berzewski H, Rainer M, et al. Galantamine, a selective non-toxic
acetylcholinesterase inhibitor is significantly superior over placebo in the treatment of SDAT. 19e congrès de l’International College of Neuropharmacology (Washington, 27 juin au 1er juillet), Abstract p58-147, 1994.
- 10.
McKhann G, Drachman D, Folstein M, et al. Clinical diagnosis of Alzheimer’s disease:
Report of the NNCDS-ADRDA Work Group under the auspices of Department of Health and Human Services Task Force on Alzheimer’s Disease. Neurology 1984;34: 939-944.
- 11. Maelicke A, Albuquerque EX. Allosteric modulation of nicotinic acetylcholine receptors as a treatment strategy for Alzheimer’s disease. Eur J Pharmacol 2000;393: 165-170.
- 12. Rainer M, Mark T, Haushofer A. Galantamine hydrobromide in the treatment of senile dementia of the Alzheimer’s type. In: Kewitz, Thornsen, Bickel (Eds.), Pharmacological interventions on central cholinergic mechanisms in senile dementia (Alzheimer’s Disease). W. Zuckschwerdt Verlag Munchen, 1989.
- 13. Rainer M, Mucke HAM, Janoch P, et al. Galantamine treatment in Alzheimer’s disease: A preliminary evaluation of 58 patients. Présentation affiche, World Congress on Neurology, Vancouver, septembre 1993. Résumé dans Can J Neurolog Sci 1993; 20 (Supp 4) : 51.
- 14. Raskind MA, Peskind ER, Wessel T, et al. Galantamine in AD. A 6-month randomized, placebo-controlled trial with a 6-month extension. Neurology 2000;54: 2261-2268.
- 15.
Rosen WG, Mohs RC, Davis, KL. A new rating scale for Alzheimer’s disease. Amer J
Psychiatry 1984;141: 1356-1364.
- 16. Roman GC, Tatemichi TK, et al. Vascular dementia. Diagnostic criteria for research studies. Report of the NINDS-AIREN International Workshop. Neurology 1993;43: 250- 260.
- 17. Sweeney JE, Hohmann CF, Moran TH, et al. A long-acting cholinesterase inhibitor reverses spatial memory deficits in mice. Pharmacology and Behavior 1988; 31: 141-147.
- 18. Sweeney JE, Bachmann ES, Coyle JT. Effects of different doses of galantamine, a longacting acetylcholinesterase inhibitor, on memory in mice. Psychopharmacology 1990;102:191-200.
- 19. Tariot PN, Solomon PR, Morris JC, et al. A 5-month, randomized, placebo-controlled trial of galantamine in AD. Neurology 2000;54: 2269-2276.
- 20. Tonkopii VD, Prozorovskii VB, Suslova IM. Interaction of reversible inhibitors with catalytic centres and allosteric site of cholinesterases. Bull Exp Bio Med 1976;82: 1180- 1183.
- 21. Thomsen T, Bickel U, Fischer JP, et al. Galantamine hydrobromide in a long-term treatment of Alzheimer’s disease. Dementia 1990;1: 46-51.
- 22. Thomsen T, Bickel U, Fischer JP, et al. Stereoselectivity of cholinesterase inhibition by galanthamine and tolerance in humans. Eur J Clin Pharmacol 1990;39 : 603-605.
- 23. Thomsen T, Kewitz H. Selective inhibition of human acetylcholinesterase by galantamine in vitro and in vivo. Life Sci 1990;46: 1553-1558.
- 24.
Vincent GP, Pietrusiak N, Rumennik L, et al. The effects of galantamine, an
acetylcholinesterase inhibitor, on learning and memory in mice and monkeys. Neurosci Abst 1988;14: 58.
- 25. Wilcock GK, Lilienfeld S, Gaens E. Efficacy and safety of galantamine in patients with mild to moderate Alzheimer’s disease: multicentre randomized controlled trial. BMJ 2000;321: 1-7.
- 26. Wilcock GK, Scott M, Pearsall T, et al. Galantamine and the treatment of Alzheimer’s disease. Int J Ceriatr Psychiatry 1993;8:781-782.
- 27. Monographie de REMINYL® ER (bromhydrate de galantamine en capsules à libération prolongée). Numéro de contrôle de la présentation : 200217. Janssen Inc. Date de révision : 11 janvier 2017.