


Monographie de produit - Axert 6.25mg
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux |
| Orale | Comprimé à 6,25 mg ou 12,5 mg | mannitol, cellulose, povidone, glycolate d’amidon sodique, fumarate de stéaryle sodique, oxyde de titane, hydroxypropylméthylcellulose, polyéthylène glycol, propylène glycol, oxyde de fer (comprimé à 6,25 mg seulement), AD&C bleu n° 2 (comprimé à 12,5 mg seulement) et cire de carnauba. |
INDICATIONS ET USAGE CLINIQUE
Adultes (patients âgés de plus de 18 ans)
Les comprimés AXERT® (malate d’almotriptan) sont indiqués pour le traitement aigu de la migraine, avec ou sans aura.
AXERT® n’est pas destiné au traitement préventif de la migraine, ni au traitement de la migraine hémiplégique, ophtalmoplégique ou basilaire (voir CONTRE-INDICATIONS).
L’innocuité et l’efficacité d’AXERT® n’ont pas été établies dans le traitement des céphalées vasculaires de Horton qui se développent chez des sujets âgés, surtout de sexe masculin.
AXERT® doit être prescrit uniquement en présence d’un diagnostic de migraine clairement établi. Si la première dose d’AXERT® ne produit aucun effet sur la crise, on recommande de reconsidérer le diagnostic de migraine avant d’administrer AXERT® pour traiter des crises ultérieures.
Pédiatrie
Adolescents (patients âgés de 12 à 17 ans)
AXERT® est indiqué pour le traitement aigu de la douleur de la migraine chez les adolescents âgés de 12 à 17 ans qui ont des antécédents de crises migraineuses, avec ou sans aura, d’une durée habituelle de quatre heures ou plus (en l’absence de traitement). L’efficacité d’AXERT® sur les symptômes associés à la migraine comme les nausées, la photophobie et la phonophobie n’a pas été établie.
Enfants (patients âgés de moins de 12 ans)
AXERT® n’est pas indiqué chez les enfants de moins de 12 ans.
Gériatrie (patients âgés de plus de 65 ans)
Les études cliniques réalisées avec AXERT® n’ont pas inclus suffisamment de sujets de plus de 65 ans pour déterminer s’ils répondent au traitement différemment des sujets plus jeunes. De façon générale, on fera preuve de prudence lors du choix de la dose à administrer à un patient âgé et on instaurera habituellement le traitement avec une dose à la limite inférieure de la gamme posologique, pour tenir compte de la plus grande fréquence de dysfonction rénale, cardiaque et hépatique dans cette population, ainsi que de maladies concomitantes ou de la prise d’autres médicaments (voir MISES EN GARDE ET PRÉCAUTIONS, Populations spéciales).
CONTRE-INDICATIONS
AXERT® (malate d’almotriptan) est contre-indiqué :
- chez les patients ayant une hypersensibilité au médicament ou à l’un des ingrédients de la préparation ou des composants du contenant. Pour obtenir la liste complète, voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie;
- chez les patients ayant des antécédents, des symptômes ou des signes de cardiopathie ischémique, de syndrome vasculaire cérébral ou périphérique, de cardiopathie valvulaire ou d’arythmie cardiaque (plus particulièrement de tachycardie). En outre, les patients présentant d’autres maladies cardiovasculaires sous-jacentes graves (p. ex. maladie athéroscléreuse, cardiopathie congénitale) ne devraient pas recevoir AXERT®. Les syndromes de cardiopathie ischémique comprennent, entre autres, tout type d’angine de poitrine (p. ex. angor d’effort stable et angines angiospastiques telles que l’angor de Prinzmetal), toute forme d’infarctus du myocarde et l’ischémie myocardique asymptomatique. Les syndromes vasculaires cérébraux comprennent, mais sans y être restreints, les accidents vasculaires cérébraux de tout type et les ischémies cérébrales transitoires (ICT). Les maladies vasculaires périphériques comprennent, sans y être restreintes, l’angor intestinal et le syndrome de Raynaud (voir MISES EN GARDE ET PRÉCAUTIONS);
- chez les patients présentant une hypertension non maîtrisée, étant donné qu’AXERT® peut faire augmenter la tension artérielle (voir MISES EN GARDE ET PRÉCAUTIONS).
- AXERT® ne doit pas être administré dans les 24 heures d’un traitement avec un autre agoniste des récepteurs 5-HT1 ou avec un médicament contenant de l’ergotamine ou un agent du type ergot, comme la dihydroergotamine ou le méthysergide;
- chez les patients souffrant de migraine hémiplégique, ophtalmoplégique ou basilaire;
- chez les patients présentant une insuffisance hépatique grave (voir POSOLOGIE ET ADMINISTRATION).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
AXERT® (malate d’almotriptan) doit être prescrit uniquement en présence d’un diagnostic de migraine clairement établi.
AXERT® doit être administré avec prudence aux patients atteints de maladies qui peuvent modifier l’absorption, le métabolisme ou l’excrétion des médicaments, comme ceux qui présentent une insuffisance hépatique légère à modérée ou une insuffisance rénale (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations spéciales et POSOLOGIE ET ADMINISTRATION). Le traitement est contre-indiqué chez les patients présentant une insuffisance hépatique grave (voir CONTRE-INDICATIONS).
Céphalées par surconsommation de médicaments : La surconsommation de médicaments contre les crises de migraine a été associée à l’exacerbation des céphalées (céphalées par surconsommation de médicaments, CSM) chez des patients prédisposés. Les céphalées par surconsommation de médicaments peuvent se manifester sous forme de céphalées quotidiennes ressemblant à des migraines ou d’une augmentation marquée de la fréquence des crises migraineuses. Il peut être nécessaire de procéder à la désintoxication des patients, notamment par le retrait des médicaments surconsommés, et le traitement des symptômes de sevrage (qui déclenche souvent l’aggravation transitoire des céphalées).
Hypersensibilité aux sulfamides
Il importe de faire preuve de prudence lorsqu’on prescrit de l’almotriptan aux patients présentant une hypersensibilité aux sulfamides. La structure chimique de l’almotriptan renferme un groupe sulfonyle, différant donc de celle des sulfamides. La sensibilité croisée à l’almotriptan chez les patients allergiques aux sulfamides n’a pas été évaluée.
Capacité d’utiliser des machines et de conduire des véhicules
AXERT® peut causer des étourdissements, de la somnolence, des troubles visuels et d’autres symptômes liés au SNC, qui pourraient nuire à la capacité de conduire un véhicule ou d’utiliser des machines. Les patients doivent être avertis d’éviter de conduire un véhicule, d’utiliser des machines complexes ou de pratiquer des activités dangereuses avant d’être raisonnablement certains qu’AXERT® n’exerce pas d’effet nuisible sur eux.
Cancérogénicité et mutagénicité
Le potentiel cancérogène de l’almotriptan a été évalué après administration de l’agent par gavage oral pendant une période durant jusqu’à 103 semaines chez des souris (à des doses s’élevant jusqu’à 250 mg/kg/jour) et chez des rats pendant une période durant jusqu’à 104 semaines (à des doses s’élevant jusqu’à 75 mg/kg/jour). Ces doses étaient associées à une aire sous la courbe (ASC) des concentrations plasmatiques du médicament mère environ 40 et 78 fois plus importante, pour les souris et les rats respectivement, que l’ASC plasmatique observée chez l’être humain recevant la dose quotidienne maximale recommandée de 25 mg. En raison des taux de mortalité élevés observés dans ces deux études (qui atteignaient la significativité statistique dans le cas des souris femelles recevant la dose élevée), toutes les rates, toutes les souris mâles et toutes les souris femelles recevant la dose élevée ont été sacrifiées entre la semaine 96 et la semaine 98 de l’étude. Les investigateurs n’ont pas observé d’augmentation de fréquence des tumeurs liée à l’administration d’almotriptan.
L’almotriptan ne s’est pas révélé mutagène, avec ou sans activation métabolique, lors de deux tests de mutation génique, le test d’Ames et le test in vitro du lymphome murin associé au locus de la thymidine. L’almotriptan ne s’est pas révélé clastogène dans deux tests de cytogénétique in vitro réalisés avec des lymphocytes humains et le test in vivo du micronoyau chez la souris. Lors d’essais cytogénétiques in vitro sur des lymphocytes humains, l’almotriptan a provoqué une faible réponse positive peu concluante.
Appareil cardiovasculaire
Risque d’ischémie et/ou d’infarctus du myocarde et d’autres manifestations cardiaques indésirables
En raison du risque d’angiospasme coronarien associé à cette classe de composés (les agonistes des récepteurs 5-HT1B/1D), on ne doit pas prescrire AXERT® aux patients présentant une coronaropathie ischémique ou angiospastique documentée (voir CONTRE-INDICATIONS). Il est fortement recommandé de ne pas prescrire les agonistes des récepteurs 5-HT1 (y compris AXERT®) à des patients qui pourraient présenter une coronaropathie non diagnostiquée en raison de la présence de facteurs de risque (hypertension, hypercholestérolémie, tabagisme, obésité, diabète, antécédents familiaux marqués de coronaropathie, ménopause chirurgicale ou physiologique chez la femme, âge supérieur à 40 ans chez l’homme), à moins qu’un examen cardiovasculaire n’offre des résultats cliniques indiquant de façon satisfaisante que le patient est raisonnablement exempt de coronaropathie et de myocardiopathie ischémique et de tout autre problème cardiovasculaire sous-jacent important. La sensibilité des techniques diagnostiques pour détecter les maladies cardiovasculaires ou toute prédisposition à l’angiospasme coronarien est au mieux limitée. Si, pendant l’évaluation cardiovasculaire, les antécédents médicaux du patient, l’électrocardiogramme (ECG) ou d’autres examens indiquent ou concordent avec la présence d’un angiospasme coronarien ou d’une ischémie du myocarde, on ne doit pas administrer AXERT® (voir CONTRE-INDICATIONS).
Il est cependant possible que ces examens n’identifient pas chaque patient atteint de cardiopathie : dans de très rares cas, des manifestations cardiaques graves, telles qu’un infarctus du myocarde ou une ischémie coronarienne, se sont produites chez des patients n’ayant présenté aucun signe de maladie cardiovasculaire sous-jacente.
Pour les patients présentant des facteurs de risque de coronaropathie mais dont les résultats de l’évaluation cardiovasculaire sont satisfaisants, on recommande fortement d’administrer la première dose d’un traitement par AXERT® en milieu clinique, comme au bureau du médecin ou dans un établissement doté de personnel médical, à moins que le patient n’ait déjà reçu de l’almotriptan lors d’un traitement antérieur. Comme l’ischémie cardiaque peut survenir en l’absence de tout symptôme clinique, on doit considérer la possibilité d’obtenir un ECG immédiatement après l’administration de la première dose d’AXERT® chez un patient présentant des facteurs de risque. Toutefois, l’absence d’effets cardiovasculaires dus au médicament lors de la dose initiale n’exclut pas la possibilité que des effets de ce genre apparaissent lors de prises ultérieures.
En cas de symptômes correspondant à l’angine de poitrine survenant après l’utilisation d’AXERT®, on recommande de procéder à une évaluation par ECG afin de déceler tout changement de genre ischémique.
Chez les patients qui utilisent AXERT® de façon intermittente à long terme et qui présentent ou développent des facteurs de risque de coronaropathie comme ceux décrits plus haut, il est recommandé de procéder à une évaluation cardiovasculaire à intervalles réguliers pendant l’utilisation d’AXERT®.
L’approche systématique décrite ci-dessus a pour but de réduire le risque que des patients atteints d’une maladie cardiovasculaire non diagnostiquée ne soient exposés par inadvertance à AXERT®.
Comme avec les autres agonistes des récepteurs 5-HT1, on a signalé des sensations de constriction, de douleur, de pression et de pesanteur dans la région précordiale, la gorge, le cou et la mâchoire après un traitement par AXERT® (malate d’almotriptan). Dans les essais cliniques, ces réactions n’ont pas été associées à des arythmies ni à des anomalies d’ECG indiquant une ischémie. Comme les médicaments de cette classe, y compris AXERT®, peuvent provoquer un angiospasme coronarien, chez les patients qui développent des signes ou symptômes suggérant une angine de poitrine après l’administration du médicament, on recherchera la présence d’une coronaropathie ou d’une prédisposition à l’angor de Prinzmetal avant d’envisager l’administration d’autres doses du médicament. Ces patients doivent être suivis par électrocardiographie si on reprend l’administration du médicament et que des symptômes similaires réapparaissent. Pareillement, les patients qui développent d’autres symptômes ou signes évoquant une baisse de débit artériel, comme un syndrome d’angor intestinal ou un syndrome de Raynaud, après l’utilisation de n’importe quel agoniste des récepteurs 5-HT1 doivent faire l’objet d’une évaluation plus approfondie (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Manifestations cardiaques et décès associés aux agonistes des récepteurs 5-HT1
Des manifestations cardiaques indésirables graves, y compris l’infarctus du myocarde aigu, ont été signalées dans les heures suivant l’administration d’almotriptan. Des troubles du rythme cardiaque ayant menacé le pronostic vital ou ayant entraîné la mort ont été signalés dans les heures suivant l’administration d’autres agonistes des récepteurs 5-HT1. En raison des mécanismes pharmacodynamiques communs des agonistes des récepteurs 5-HT1, il faut tenir compte de la possibilité d’effets cardiovasculaires du genre décrit ci-après pour tous les agents de cette classe.
Étant donné l’utilisation fréquente de ces agents chez les patients souffrant de migraine, l’incidence de ces manifestations reste extrêmement faible.
AXERT® peut causer l’angiospasme coronarien. À une occasion au moins, une manifestation de ce genre s’est produite chez un patient n’ayant aucun antécédent cardiaque et confirmé exempt de maladie coronarienne.
Les patients atteints d’un syndrome de Wolff-Parkinson-White symptomatique ou d’arythmies associées à d’autres troubles des voies accessoires de conduction cardiaque ne devraient pas recevoir AXERT®.
Expérience avec l’almotriptan en précommercialisation
Parmi les 3865 sujets/patients qui ont reçu AXERT® lors des essais cliniques en précommercialisation, une patiente a été hospitalisée pour observation après qu’un ECG prévu ait indiqué des anomalies (ondes T négatives sur les dérivations gauches) 48 heures après avoir pris une dose unitaire de 6,25 mg d’AXERT®. Cette femme de 48 ans avait précédemment pris trois doses du produit pour d’autres crises migraineuses. Au moment où l’ECG présentait des anomalies, les enzymes myocardiques étaient normales. On a établi que cette patiente avait eu une ischémie du myocarde et on a également appris qu’elle avait des antécédents familiaux de coronaropathie. Un ECG réalisé deux jours plus tard était normal, tout comme la coronarographie réalisée par la suite. La patiente s’est remise sans autre incident.
Expérience avec l’almotriptan en postcommercialisation
Des manifestations cardiovasculaires graves ont été signalées en association avec l’utilisation d’AXERT®. Cependant, en raison de la nature non contrôlée de la surveillance en postcommercialisation, il est impossible de déterminer avec certitude la proportion des cas signalés qui étaient réellement attribuables à l’almotriptan, ni d’évaluer de façon probante la causalité pour les cas individuels (voir EFFETS INDÉSIRABLES OBSERVÉS EN POSTCOMMERCIALISATION).
Manifestations cérébrovasculaires et décès associés aux agonistes des récepteurs 5-HT1
Des hémorragies cérébrales, des hémorragies sous-arachnoïdiennes, des accidents vasculaires cérébraux et autres manifestations cérébrovasculaires ont été signalés chez des patients recevant d’autres agonistes des récepteurs 5-HT1. Ces manifestations ont parfois entraîné la mort. Dans un certain nombre de cas, il semble possible que les manifestations cérébrovasculaires aient été primaires et qu’on ait administré l’agoniste des récepteurs 5-HT1 en pensant que les symptômes présentés étaient dus à une migraine, alors que tel n’était pas le cas. Il faut s’assurer d’exclure toute autre affection neurologique grave avant de traiter la céphalée chez des patients qui n’ont pas été diagnostiqués précédemment comme migraineux ou pour qui la céphalée diffère des crises habituelles. Le diagnostic de migraine doit être reconsidéré si la première dose d’AXERT® ne produit aucun effet. On doit noter toutefois que les patients souffrant de migraine peuvent présenter un plus grand risque de certaines manifestations cérébrovasculaires, comme l’accident vasculaire cérébral, l’hémorragie cérébrale ou l’ischémie cérébrale transitoire.
Autres manifestations de type angiospastique
Les agonistes des récepteurs 5-HT1 peuvent entraîner des réactions angiospastiques autres que l’angiospasme coronarien. L’ischémie vasculaire périphérique et l’ischémie colique avec douleur abdominale et diarrhée sanglante ont été signalées en association avec la prise d’agonistes des récepteurs 5-HT1.
Augmentation de la tension artérielle
Des hausses marquées de la tension artérielle générale, y compris des crises hypertensives, ont été signalées dans des cas rares chez des patients présentant ou non des antécédents d’hypertension qui étaient traités par d’autres agonistes des récepteurs 5-HT1. AXERT® est contre-indiqué chez les patients atteints d’hypertension non maîtrisée (voir CONTRE-INDICATIONS). Chez les patients dont l’hypertension est maîtrisée, AXERT® doit être administré avec prudence, car des élévations transitoires de la tension artérielle et de la résistance vasculaire périphérique ont été observées chez un petit groupe de patients. Des sujets volontaires ont présenté de légères hausses des pressions systolique et diastolique moyennes (de 0,21 et 1,35 mm Hg, respectivement) au cours des quatre premières heures suivant l’administration de 12,5 mg d’almotriptan, par comparaison avec des sujets recevant un placebo. L’effet d’AXERT® sur la tension artérielle a également été évalué chez des patients dont l’hypertension était normalisée à l’aide de médicaments. Dans cette population, les hausses moyennes des pressions systolique et diastolique au cours des quatre premières heures suivant l’administration de 12,5 mg d’almotriptan étaient de 4,87 et de 0,26 mm Hg, respectivement, par comparaison avec un placebo. Les légères hausses tensionnelles observées chez les volontaires et chez les sujets dont l’hypertension était bien normalisée n’ont pas été considérées comme cliniquement significatives (voir EFFETS INDÉSIRABLES et MISES EN GARDE ET PRÉCAUTIONS).
Études spéciales sur la pharmacologie cardiovasculaire d’un autre agoniste des récepteurs 5-HT1
Pendant une angiographie sur des sujets (n = 10) chez qui on soupçonnait une coronaropathie, l’administration par voie sous-cutanée d’une dose de 1,5 mg d’un agoniste des récepteurs 5-HT1 a entraîné une augmentation de 8 % de la pression aortique, une augmentation de 18 % de la pression artérielle pulmonaire et une augmentation de 8 % de la résistance vasculaire générale. De plus, quatre sujets ont signalé une légère douleur ou oppression thoracique. Trois des sujets ont subi une augmentation cliniquement significative de la tension artérielle (dont deux qui ont souffert également de douleur ou de malaise thoracique). Les résultats de l’angiographie diagnostique ont révélé que neuf des sujets présentaient des artères coronaires normales et qu’un autre était atteint d’une coronaropathie sans importance.
Lors d’une autre étude menée avec le même médicament, des patients migraineux (n = 35) ne présentant aucune maladie cardiovasculaire ont été soumis à des évaluations d’irrigation du myocarde par tomographie par émission de positons pendant l’administration sous-cutanée d’une dose de 1,5 mg en l’absence de crise migraineuse. On a observé une diminution de la réserve de vasodilatation coronarienne (~ 10 %), une augmentation de la résistance coronarienne (~ 20 %) et une diminution du débit hyperémique du myocarde (~ 10 %). La portée de ces observations sur l’utilisation de la dose orale recommandée de cet agoniste des récepteurs 5-HT1 n’est pas connue.
AXERT® n’a pas fait l’objet d’études de ce type. Toutefois, étant donné que les agonistes des récepteurs 5-HT1 partagent des mécanismes pharmacodynamiques communs, il faudrait envisager la possibilité de réactions cardiovasculaires du genre cité ci-dessus lors de l’utilisation de tout agent de cette classe pharmacologique.
Pharmacodépendance et tolérance
Bien qu’on n’ait pas évalué de façon spécifique le risque de pharmacodépendance d’AXERT®, aucun usage abusif, aucune apparition de tolérance, aucun signe de retrait ni de conduite toxicophile n’a été observé chez les patients qui ont reçu AXERT® lors des essais cliniques ou de leurs prolongations. En tant que classe de médicaments, les agonistes des récepteurs 5-HT1B/1D n’ont pas été associés à la toxicomanie.
Affections endocriniennes et métabolisme
Inhibiteurs spécifiques du recaptage de la sérotonine / inhibiteurs spécifiques du recaptage de la sérotonine et de la noradrénaline et syndrome sérotoninergique
Des cas de syndrome sérotoninergique mettant la vie en danger ont été signalés avec l’utilisation concomitante de triptans et d’un inhibiteur spécifique du recaptage de la sérotonine (ISRS)/d’un inhibiteur du recaptage de la sérotonine et de la noradrénaline (IRSN). Si un traitement concomitant avec AXERT® et un ISRS (p. ex. fluoxétine, proxétine, sertraline) ou un IRSN (p. ex. venlafaxine) est cliniquement justifié, il est recommandé d’assurer une surveillance appropriée du patient, particulièrement au début du traitement et à chaque augmentation de la dose. Le syndrome sérotoninergique peut notamment se manifester par des changements de l’état psychique (p. ex., agitation, hallucinations, coma), une ataxie vasomotrice (p. ex. tachycardie, pression artérielle labile, hypothermie), des anomalies neuromusculaires (p. ex., hyperréflexie, incoordination) et/ou des symptômes gastro-intestinaux (p. ex., nausées, vomissements, diarrhée)
(voir MISES EN GARDE ET PRÉCAUTIONS, Interactions médicamenteuses).
Dysfonction hépatique/biliaire/pancréatique
AXERT® doit être utilisé avec prudence chez les patients atteints d’insuffisance hépatique légère à modérée, et il est contre-indiqué chez les patients présentant une insuffisance hépatique grave (voir CONTRE-INDICATIONS). La dose quotidienne maximale ne devrait pas dépasser 12,5 mg sur 24 heures, et il est recommandé de commencer par une dose de 6,25 mg (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations spéciales et POSOLOGIE ET ADMINISTRATION).
Troubles neurologiques
Il faut s’assurer d’exclure toute autre affection neurologique grave avant de traiter la céphalée chez des patients qui n’ont pas été diagnostiqués précédemment comme migraineux ou pour qui la céphalée diffère des crises habituelles. On a signalé de rares cas de patients ayant reçu un agoniste des récepteurs 5-HT1 pour une céphalée sévère qui, par la suite, s’est révélée secondaire à une lésion neurologique évolutive. Dans le cas de patients récemment diagnostiqués ou de patients présentant des symptômes atypiques, le diagnostic de migraine doit être reconsidéré si la première dose d’AXERT® ne produit aucun effet.
Troubles ophtalmologiques
Opacités cornéennes
Lors d’une étude de toxicité sur l’almotriptan administré par voie orale pendant une période de 52 semaines, trois chiens mâles (sur un total de 14 chiens traités) ont eu de légères opacités cornéennes observées après 51 semaines de traitement, mais non après 25 semaines. Les doses correspondant à l’apparition de ces manifestations étaient de 2,5 et 12,5 mg/kg/jour. Chez le chien touché dans le groupe ayant reçu 12,5 mg/kg/jour, l’opacité s’est résorbée après une période de quatre semaines sans médicament. L’exposition systémique (ASC plasmatique) au médicament mère à 2 mg/kg/jour correspondait à environ 2,5 fois l’exposition obtenue chez les êtres humains recevant la dose quotidienne maximale recommandée de 25 mg. Une dose n’entraînant aucun effet n’a pas été déterminée.
Troubles rénaux
AXERT® doit être utilisé avec prudence chez les patients atteints d’une insuffisance rénale grave. La dose quotidienne maximale ne devrait pas dépasser 12,5 mg sur 24 heures, et la dose initiale devrait être de 6,25 mg (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations spéciales et POSOLOGIE ET ADMINISTRATION).
Sensibilité et résistance
De rares réactions d’hypersensibilité (anaphylaxie ou réactions anaphylactoïdes) se sont produites chez des patients recevant d’autres agonistes des récepteurs 5-HT1. De telles réactions peuvent mettre la vie du patient en danger ou être fatales. En général, les réactions d’hypersensibilité aux médicaments risquent davantage de se produire chez des individus ayant des antécédents de sensibilité à des allergènes multiples. Étant donné la possibilité de réactions d’hypersensibilité croisée, AXERT® ne doit pas être utilisé chez des patients ayant des antécédents d’hypersensibilité à des agonistes des récepteurs 5-HT1 chimiquement apparentés (voir EFFETS INDÉSIRABLES et MISES EN GARDE ET PRÉCAUTIONS).
Troubles sexuels et de la reproduction
Quand des rates ont reçu de l’almotriptan par gavage oral à raison de 25, 100 et 400 mg/kg/jour avant et pendant la période d’accouplement et jusqu’à l’implantation, on a observé une prolongation du cycle œstral avec la dose de 100 mg/kg/jour (exposition correspondant, en mg/m2, à environ 40 fois l’exposition chez l’être humain recevant la dose quotidienne maximale recommandée de 25 mg). Aucun effet sur la fécondité des rates n’a été observé avec des doses de 25 mg/kg/jour (exposition correspondant à environ 10 fois l’exposition chez l’être humain recevant la dose quotidienne maximale recommandée). Aucun effet défavorable n’a été observé chez les rats mâles recevant 400 mg/kg/jour (exposition correspondant, en mg/m2, à 160 fois l’exposition chez l’être humain).
Affections cutanées
Liaison aux tissus contenant de la mélanine
Quand on a administré des doses orales unitaires de 5 mg/kg d’almotriptan radiomarqué à des rats pigmentés, la demi-vie d’élimination de la radioactivité des yeux a été de 22 jours, ce qui suggère que l’almotriptan et/ou ses métabolites pourraient se fixer à la mélanine oculaire. Comme l’almotriptan pourrait progressivement s’accumuler dans les tissus riches en mélanine, il est possible que son utilisation à long terme entraîne des effets toxiques dans ces tissus. Aucun effet oculaire indésirable n’a toutefois été signalé en association avec le traitement par l’almotriptan dans les études de toxicité. Bien que les essais cliniques n’aient pas inclus de surveillance de la fonction visuelle et qu’aucune recommandation spécifique n’ait été faite concernant la surveillance de la fonction visuelle, les prescripteurs doivent tenir compte de la possibilité d’effets ophtalmiques à long terme.
Populations spéciales
Grossesse : Quand l’almotriptan a été administré par voie orale à des rates gravides pendant l’organogenèse, à des doses de 125, 250, 500 et 1000 mg/kg/jour, on a observé une augmentation du nombre d’embryons morts avec la dose de 1000 mg/kg/jour (l’exposition maternelle, basée sur l’ASC plasmatique du médicament mère, était environ 958 fois l’exposition chez l’être humain recevant la dose quotidienne maximale recommandée de 25 mg). On a observé une augmentation de l’incidence des variations squelettiques (diminution de l’ossification) chez les fœtus à des doses supérieures à la dose sans effet observable chez les rats, soit 125 mg/kg/jour (exposition maternelle correspondant à 80 fois l’exposition chez l’être humain recevant la dose quotidienne maximale recommandée). Des études similaires réalisées chez la lapine avec l’almotriptan administré à des doses de 5, 20 et 60 mg/kg/jour ont indiqué une augmentation du nombre d’embryons morts à la dose de 60 mg/kg/jour (exposition maternelle, basée sur les mg/m2, correspondant à 50 fois l’exposition chez l’être humain recevant la dose quotidienne maximale recommandée). Quand on a administré l’almotriptan à des doses de 25, 100 et 400 mg/kg/jour, à des rates tout au long de la période de gestation et d’allaitement, on a observé qu’avec la dose élevée, la durée de la gestation était prolongée, alors que le nombre et le poids des petits diminuaient (exposition maternelle, basée sur les mg/m2, correspondant à 160 fois l’exposition chez l’être humain recevant la dose quotidienne maximale recommandée). La baisse du poids des petits persistait tout au long de la période d’allaitement. Dans cette étude, la dose sans effet observable était de 100 mg/kg/jour (exposition maternelle correspondant à 40 fois l’exposition chez l’être humain recevant la dose quotidienne maximale recommandée).
Aucune étude adéquate et bien contrôlée n’a été réalisée chez les femmes enceintes. On ne prescrira donc AXERT® aux femmes enceintes que si les bienfaits escomptés l’emportent sur les risques pour le fœtus.
Allaitement : On ignore si l’almotriptan est excrété dans le lait maternel humain. Comme de nombreux médicaments sont excrétés dans le lait maternel, on fera preuve de prudence quand il s’agit de prescrire AXERT® à des femmes qui allaitent. La concentration d’almotriptan dans le lait des rates était jusqu’à 7 fois supérieure à celle du plasma des rats. On peut diminuer l’exposition du nourrisson au médicament en évitant de l’allaiter dans les 24 heures suivant le traitement.
Pédiatrie
Adolescents (patients âgés de 12 à 17 ans)
La pharmacocinétique d’AXERT® a été évaluée chez des patients adolescents âgés de 12 à 17 ans. Les paramètres pharmacocinétiques chez les adolescents étaient similaires à ceux observés chez les adultes, à l’exception de la clairance orale, qui était légèrement plus élevée (voir ESSAIS CLINIQUES).
Enfants (patients âgés de moins de 12 ans)
L’innocuité et l’efficacité d’AXERT® chez les enfants âgés de moins de 12 ans n’ont pas été évaluées et AXERT® n’est pas indiqué chez ces patients.
L’expérience en postcommercialisation avec d’autres triptans comprend un nombre restreint de cas de patients pédiatriques (moins de 12 ans) et adolescents (12 à 17 ans) qui ont éprouvé des manifestations indésirables cliniquement graves qui ressemblaient à des cas cités comme manifestations rares chez les adultes (voir EFFETS INDÉSIRABLES OBSERVÉS EN POSTCOMMERCIALISATION).
Gériatrie (patients âgés de plus de 65 ans) : Les études cliniques réalisées avec AXERT® n’ont pas inclus suffisamment de sujets de plus de 65 ans pour déterminer s’ils répondent au traitement différemment des sujets plus jeunes. La clairance rénale et la clairance totale, ainsi que la quantité du médicament excrétée dans l’urine, étaient plus faibles chez les volontaires non migraineux âgés (65 à 76 ans) que chez les volontaires non migraineux jeunes (19 à 34 ans), se traduisant par une demi-vie terminale plus longue et une aire plus importante sous la courbe des concentrations plasmatiques en fonction du temps. Bien que la clairance de l’almotriptan ait été plus faible chez les volontaires âgés, il n’y avait pas de différence entre les deux populations au niveau de l’innocuité ou de la tolérabilité du médicament (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations spéciales). De façon générale, on fera preuve de prudence lors du choix de la dose à administrer à un patient âgé et on instaurera habituellement le traitement avec une dose à la limite inférieure de la gamme posologique, pour tenir compte de la plus grande fréquence de dysfonction rénale, cardiaque et hépatique dans cette population, ainsi que des maladies concomitantes et de la prise d’autres médicaments (voir INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
EFFETS INDÉSIRABLES
Résumé des effets indésirables
Des manifestations cardiaques graves, dont certaines ayant entraîné la mort, sont survenues après l’utilisation d’autres agonistes des récepteurs 5-HT1. Ces manifestations sont extrêmement rares et la plupart d’entre elles sont survenues chez des patients présentant des facteurs de risque de coronaropathie. Il s’agissait d’angiospasme coronarien, d’ischémie myocardique transitoire, d’infarctus du myocarde, de tachycardie ventriculaire et de fibrillation ventriculaire (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Des manifestations cardiaques graves, y compris l’infarctus du myocarde, l’angiospasme coronarien et le syndrome prémonitoire, sont survenues après l’utilisation d’AXERT®. Ces manifestations sont extrêmement rares et ont été signalées surtout chez des patients présentant des facteurs de risque cardiovasculaire (voir MISES EN GARDE ET PRÉCAUTIONS et Effets indésirables observés en postcommercialisation).
Effets indésirables observés lors des essais cliniques
Étant donné que les essais cliniques sont effectués dans des conditions très spécifiques, les fréquences des effets indésirables observés au cours de ces essais pourraient ne pas refléter celles observées en pratique clinique et ne doivent pas être comparées aux fréquences signalées lors des essais cliniques avec d’autres médicaments. Les données concernant les effets indésirables signalés au cours des essais cliniques sont utiles pour identifier les effets indésirables liés à la dose et leurs fréquences approximatives.
À l’instar d’autres agonistes des récepteurs 5-HT1, AXERT® a été associé à des sensations parfois intenses de pesanteur, d’oppression, de resserrement ou de douleur. Ces sensations peuvent se manifester dans n’importe quelle partie du corps, et notamment dans la poitrine, la gorge, le cou, la mâchoire ou les membres supérieurs.
Des hausses significatives de la tension artérielle générale, y compris des crises hypertensives, ont été signalées à de rares occasions chez des patients, présentant ou non des antécédents d’hypertension, qui étaient traités par d’autres agonistes des récepteurs 5-HT1. AXERT® est contre-indiqué chez les patients atteints d’hypertension non maîtrisée (voir CONTRE-INDICATIONS). Des sujets volontaires ont présenté de légères hausses des pressions systolique et diastolique moyennes (de 0,21 et 1,35 mm Hg, respectivement) au cours des quatre premières heures suivant l’administration de 12,5 mg d’almotriptan, par comparaison avec des sujets recevant un placebo. L’effet d’AXERT® sur la tension artérielle a également été évalué chez des patients présentant une hypertension normalisée à l’aide de médicaments. Dans cette population, les hausses moyennes des pressions systolique et diastolique au cours des quatre premières heures suivant l’administration de 12,5 mg d’almotriptan étaient de 4,87 et de 0,26 mm Hg, respectivement, par comparaison aux sujets sous placebo. Les légères hausses tensionnelles observées chez les volontaires et chez les sujets à hypertension normalisée n’ont pas été considérées comme cliniquement significatives (voir aussi CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Les effets indésirables ont été évalués lors d’essais cliniques contrôlés incluant 1840 patients qui ont reçu une ou deux doses d’AXERT® (malate d’almotriptan) sous forme de comprimés et 386 patients qui ont reçu un placebo.
Les effets indésirables les plus habituels pendant le traitement par AXERT® ont été les nausées, la somnolence, les céphalées, la paresthésie et la sécheresse de la bouche. Dans les études ouvertes à long terme, au cours desquelles les patients pouvaient traiter des crises migraineuses multiples pendant des périodes durant jusqu’à un an, 5 % (soit 63 patients sur 1347) ont abandonné les études en raison de manifestations indésirables.
Les tableaux 1 et 2 présentent les manifestations indésirables signalées chez au moins 1 % des sujets traités par AXERT® dans les essais cliniques effectués sur des sujets adultes et des sujets adolescents (âgés de 12 à 17 ans), respectivement, et à une incidence plus élevée que chez les sujets recevant un placebo, sans égard au lien de causalité. Ces manifestations reflètent l’expérience acquise dans des conditions de surveillance étroite lors d’essais cliniques réalisés auprès d’une population de patients strictement sélectionnés. En pratique clinique ou dans d’autres essais cliniques, ces taux d’incidence estimatifs pourraient ne pas s’appliquer, étant donné que les conditions d’utilisation du médicament, la façon de signaler les incidents et le genre de patients traités peuvent être différents.
| Tableau 1 - Incidence des manifestations indésirables lors des essais cliniques contrôlés (signalées chez au moins 1 % des patients traités par AXERT® et ayant une incidence plus élevée que chez les patients recevant un placebo) | ||||||||
| Effet indésirable | Pourcentage de patients ayant signalé la manifestation | |||||||
Placebo (n = 386) (%) | AXERT® à 6,25 mg (n = 527) (%) | AXERT® à 12,5 mg (n = 1313) (%) | ||||||
| Voies digestives | ||||||||
| Nausées | 1 | 1 | 2 | |||||
| Sécheresse buccale | 0,5 | 1 | 1 | |||||
| Système nerveux | ||||||||
| Paresthésie | 0,5 | 1 | 1 | |||||
| Tableau 2 – Manifestations indésirables signalées chez au moins 1 % des patients adolescents traités par AXERT® dans un essai clinique contrôlé par placebo et à double insu | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Système / organes Effet indésirable | Placebo (n = 172) (%) | AXERT® à 6,25 mg (n = 180) (%) | AXERT® à 12,5 mg (n = 182) (%) | AXERT® à 25 mg (n = 186) (%) | |||||||
| Troubles du système nerveux | |||||||||||
| Étourdissements | 2 | 4 | 3 | 6 | |||||||
| Somnolence | 2 | < 1 | 5 | 3 | |||||||
| Céphalées | 2 | 1 | 2 | 1 | |||||||
| Paresthésie | < 1 | < 1 | 1 | 1 | |||||||
| Troubles digestifs | |||||||||||
| Nausées | 0 | 1 | 3 | 2 | |||||||
| Vomissements | < 1 | 2 | 0 | 2 | |||||||
De façon générale, AXERT® est bien toléré. La plupart des manifestations indésirables étaient de faible intensité et passagères, et n’ont pas entraîné d’effets durables. L’incidence de manifestations indésirables lors des essais cliniques contrôlés était indépendante du sexe, du poids, de l’âge, de la présence ou non d’aura et de l’utilisation d’agents préventifs de la migraine ou de contraceptifs oraux. On ne dispose pas de données suffisantes pour évaluer l’effet de la race sur l’incidence des manifestations indésirables.
Manifestations indésirables moins fréquentes survenues lors des essais cliniques (< 1 %)
La fréquence des manifestations indésirables moins souvent signalées est présentée plus loin. Toutefois, il n’est pas possible de déterminer de façon fiable le rôle causal d’AXERT® dans ces cas. De plus, les différences au niveau de la notification des manifestations indésirables, la terminologie utilisée pour les décrire, etc. limitent l’utilité des estimations quantitatives de fréquence qui sont présentées. La fréquence des manifestations indésirables correspond au nombre de patients ayant utilisé AXERT® dans les essais cliniques contrôlés et ayant signalé la manifestation, divisé par le nombre total de patients ayant reçu AXERT® dans ces études. Toutes les manifestations indésirables signalées sont incluses, sauf celles déjà incluses dans le tableau 1 et celles qui ne sont probablement pas liées à un médicament. Les manifestations sont de plus classées par système organique et présentées par ordre décroissant de fréquence selon les définitions suivantes : les manifestations indésirables fréquentes surviennent chez au moins 1/100 patients; les manifestations peu fréquentes surviennent chez 1/100 à 1/1000 patients, alors que les manifestations rares surviennent chez moins de 1/1000 patients.
Adultes
Ensemble de l’organisme : Manifestations fréquentes : céphalées. Manifestations peu fréquentes : crampe ou douleur abdominale, asthénie, frissons, douleur lombaire, douleur thoracique, douleur cervicale, fatigue et rigidité du cou. Manifestations rares : fièvre, photosensibilité.
Appareil cardiovasculaire : Manifestations peu fréquentes : vasodilatation, palpitations et tachycardie. Manifestations rares : syndrome prémonitoire, anomalies du rythme cardiaque, hypertension et syncope.
Appareil digestif : Manifestations peu fréquentes : diarrhée, vomissements et dyspepsie. Manifestations rares : baisse de l’appétit, augmentation de l’appétit, colite, gastrite, gastro-entérite, reflux gastro-œsophagien, soif et augmentation de la salivation.
Métabolisme : Manifestations peu fréquentes : hyperglycémie et augmentation de la créatine-phosphokinase sérique. Manifestations rares : augmentation de la gamma-glutamyl-transpeptidase et hypercholestérolémie.
Appareil musculosquelettique : Manifestations peu fréquentes : myalgie et faiblesse musculaire. Manifestations rares : arthralgie, arthrite et myopathie.
Système nerveux : Manifestations fréquentes : étourdissements et somnolence. Manifestations peu fréquentes : tremblements, vertige, anxiété, hypoesthésie, agitation, stimulation du SNC, insomnie et tremblotement. Manifestations rares : changements oniriques, difficulté à se concentrer, problèmes de coordination, symptômes dépressifs, euphorie, hyperréflexie, hypertonie, nervosité, neuropathie, cauchemars et nystagmus.
Voies respiratoires : Manifestations peu fréquentes : pharyngite, rhinite, dyspnée, laryngisme, sinusite, bronchite et épistaxis. Manifestations rares : hyperventilation, laryngite et éternuements.
Peau : Manifestations peu fréquentes : diaphorèse, dermatite, érythème, prurit et éruption cutanée.
Organes des sens : Manifestations peu fréquentes : douleur auriculaire, conjonctivite, irritation des yeux, hyperacousie et altération du goût. Manifestations rares : diplopie, sécheresse des yeux, douleur oculaire, otite moyenne, parosmie, scotome et acouphène.
Appareil urogénital : La dysménorrhée était une manifestation peu fréquente.
Pédiatrie
Adolescents (patients âgés de 12 à 17 ans)
Ensemble de l’organisme : Manifestations peu fréquentes : asthénie, gêne thoracique, douleur thoracique, malaise, fatigue, bouffées de chaleur, gastro-entérite, augmentation de la température corporelle, léthargie, réaction de photosensibilité, soif, infections urinaires, vasoconstriction et infection virale.
Sang et circulation lymphatique : Manifestations peu fréquentes : anémie, éosinophilie, lymphocytose et neutropénie.
Appareil cardiovasculaire : Manifestations peu fréquentes : allongement du segment QT à l’électrocardiogramme, rythme nodal, palpitations, arythmie sinusale, extrasystoles supraventriculaires et tachycardie.
Appareil digestif : Manifestations peu fréquentes : douleurs abdominales, diarrhée, sécheresse buccale, hypoesthésie buccale et douleurs abdominales hautes.
Métabolisme : Manifestations peu fréquentes : anorexie, diabète insulinodépendant, augmentation du taux sanguin de créatine-phosphokinase et du nombre de monocytes.
Appareil musculosquelettique : Manifestations peu fréquentes : crampes musculaires, blessure à un membre, raideurs musculaires, crispation musculaire, rigidité musculosquelettique, myalgie, douleur au cou, douleurs aux extrémités et fracture du poignet.
Système nerveux : Manifestations peu fréquentes : hyperesthésie, hypoesthésie, migraine, hyperactivité psychomotrice, tremblements, trismus et vertige.
Voies respiratoires : Manifestations peu fréquentes : toux, gorge sèche, dyspnée, grippe, congestion nasale, rhinopharyngite, douleurs pharyngolaryngées, rhinite, sinusite, irritation de la gorge, sensation de constriction du pharynx, infections des voies respiratoires supérieures et respiration sifflante.
Peau : Manifestations peu fréquentes : bouffées vasomotrices, prurit généralisé, sudation augmentée, pâleur, prurit, éruptions cutanées, lacération cutanée et augmentation de la température cutanée.
Organes des sens : Manifestations peu fréquentes : conjonctivite, vision trouble, douleur auriculaire et otite moyenne.
Appareil urogénital : La dysménorrhée était une manifestation peu fréquente.
Innocuité à long terme
Adultes (patients âgés de plus de 18 ans)
Lors d’une étude ouverte de longue durée, 762 patients adultes ont utilisé AXERT® pour traiter 13 751 crises migraineuses pendant des périodes pouvant atteindre un an. Les migraines pouvaient être traitées soit par une seule dose d’AXERT® à 12,5 mg, soit par une dose initiale de 12,5 mg d’AXERT® suivie d’une seconde dose de 12,5 mg en cas de besoin. Pendant cette étude, 3 % des patients (24 sur 762) se sont retirés à cause d’une expérience indésirable. Les manifestations indésirables les plus fréquentes (se produisant chez plus de 3 % des patients) ont été, par ordre de fréquence décroissant, les suivantes : douleur lombaire (8 %), bronchite (6,4 %), symptômes pseudogrippaux (5,8 %), pharyngite (4,6 %), vomissements (4,2 %), rhinite (4,1 %), douleurs osseuses (3,4 %) et sinusite (3,4 %). Étant donné que cette étude n’était pas contrôlée par placebo, il n’est pas possible de déterminer le rôle causal d’AXERT® de façon concluante.
Pédiatrie
Adolescents (patients âgés de 12 à 17 ans)
Dans une étude ouverte et de longue durée sur l’innocuité menée auprès d’adolescents, 420 patients ayant des antécédents de migraine avec ou sans aura ont traité chaque crise migraineuse avec une ou deux doses d’almotriptan (12,5 mg chacune) pendant une période pouvant atteindre 12 mois. Au total, 319 patients (71,4 %) ont terminé l’étude. Dix sujets (2,4 %) s’en sont retirés en raison de l’apparition d’un ou de plusieurs effets indésirables. Les effets indésirables qui sont survenus chez ≥ 2 % des sujets étaient, par ordre décroissant de fréquence : rhinopharyngite (12,4 %), sinusite (6,9 %), infection des voies respiratoires supérieures (6,7 %), douleur pharyngolaryngée (6,4 %), nausée (6,0 %), vomissements (5,5 %), pharyngite streptococcique (4,3 %), congestion nasale (4,0 %), toux (3,8 %), pyrexie (3,6 %), gastro-entérite virale (3,6 %), grippe (3,3 %), infection virale (3,1 %), entorse (2,9 %), pharyngite (2,6 %), douleur abdominale haute (2,4 %) et bronchite (2,1 %). Parmi les manifestations indésirables signalées par 1 % à 2 % des sujets figuraient les étourdissements (1,9 %), la diarrhée (1,9 %), l’insomnie (1,9 %), la dysménorrhée (1,7 %) et la syncope (1,4 %).
Effets indésirables observés en postcommercialisation
Outre les expériences indésirables relevées dans le cadre des essais cliniques d’AXERT®, les manifestations indésirables suivantes ont été signalées chez des patients utilisant des comprimés AXERT® commercialisés dans divers pays depuis leur homologation. Étant donné la nature non contrôlée de la pharmacovigilance, il n’est pas possible de déterminer avec certitude la proportion des cas signalés qui ont été réellement causés par AXERT®, ni d’évaluer la relation de cause à effet de façon concluante. Les effets indésirables sont classés selon leur fréquence, d’après les définitions suivantes :
Très fréquent ≥ 1/10
Fréquent ≥ 1/100 et < 1/10
Peu fréquent ≥ 1/1000 et < 1/100
Rare ≥ 1/10 000 et < 1/1000
Très rare < 1/10 000
Des manifestions cardiovasculaires graves survenues dans les quelques heures suivant l’administration d’AXERT®, y compris l’infarctus du myocarde aigu, l’angiospasme coronarien et l’angine de poitrine, ont été signalées.
AXERT® peut, quoique très rarement, provoquer un angiospasme coronarien. Au moins un des cas signalés s’est produit chez un patient n’ayant pas d’antécédents cardiaques et présentant une absence documentée de coronaropathie (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS).
L’expérience en postcommercialisation avec d’autres triptans comprend un nombre restreint de cas de patients pédiatriques (moins de 12 ans) et adolescents (12 à 17 ans) qui ont éprouvé des manifestations indésirables cliniquement graves qui ressemblaient à des cas cités comme manifestations rares chez les adultes (voir MISES EN GARDE ET PRÉCAUTIONS, Populations spéciales).
Adultes
| Effet indésirable | Cas signalés | |||
| Fréquent | Peu fréquent | Rare | Très rare | |
Troubles du système sanguin et lymphatique
| X X | |||
Troubles cardiaques
| X X | |||
Troubles de la vision
| X X X X X X | |||
Troubles gastro-intestinaux
| X X X X X X | |||
Troubles généraux et anomalies au site d’administration
| X X X X X X X X X | |||
Troubles du système immunitaire
| X X | |||
Blessures, empoisonnement et complications procédurales
| X X | |||
Investigations
| X | |||
Troubles musculosquelettiques et du tissu conjonctif
| X | X X X X X X | ||
Troubles du système nerveux
| X X X X X X X X X X X X X X X | |||
Troubles psychiatriques
| X X X X X X X X | |||
Troubles rénaux et urinaires
| X X | |||
Troubles de l’appareil génital et des seins
| X X X X | |||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| X X X | |||
Troubles des tissus cutanés et sous-cutanés
| X X X X X | |||
Troubles vasculaires
| X X X X | |||
Pédiatrie
Adolescents (patients âgés de 12 à 17 ans)
| Effet indésirable | Cas signalés | |||
| Fréquent | Peu fréquent | Rare | Très rare | |
Troubles cardiaques
| X X | |||
Troubles de l’oreille et du conduit auditif
| X | |||
Troubles gastro-intestinaux
| X | |||
Troubles généraux et anomalies au site d’administration
| X X | |||
Troubles musculosquelettiques et du tissu conjonctif
| X | |||
Troubles du système nerveux
| X X X X | |||
Troubles de l’appareil génital et des seins
| X | |||
INTERACTIONS MÉDICAMENTEUSES
Généralités
Toutes les études sur les interactions médicamenteuses ont été réalisées auprès de volontaires en bonne santé utilisant une dose unitaire de 12,5 mg d’almotriptan et des doses multiples de l’autre médicament. Des études sur les interactions ont été réalisées avec les inhibiteurs de la monoamine oxydase A, les bêta-bloquants, les inhibiteurs sélectifs du recaptage de la sérotonine, les inhibiteurs calciques et les inhibiteurs du CYP450 3A4 et du CYP450 2D6. Aucune étude in vivo évaluant l’effet de l’almotriptan sur d’autres médicaments n’a été réalisée.
Interactions avec d’autres médicaments
Tableau 3 – Interactions avérées ou potentielles avec d’autres médicaments
| Médicament | Réf. | Effet | Commentaire clinique |
|---|---|---|---|
| Médicaments contenant de l’ergot | T | Additif | On a signalé que ces médicaments entraînent des réactions angiospastiques prolongées. Étant donné qu’il existe une théorie selon laquelle ces effets pourraient être additifs, on doit éviter d’utiliser des médicaments contenant de l’ergot ou des substances du type ergot (dihydroergotamine ou méthysergide) et AXERT® dans les 24 heures l’un de l’autre (voir CONTRE-INDICATIONS). |
| Inhibiteurs spécifiques du recaptage de la sérotonine/inhibiteurs spécifiques du recaptage de la sérotonine et de la noradrénaline | C | Syndrome sérotoninergique menaçant le pronostic vital | Des cas de syndrome sérotoninergique menaçant le pronostic vital ont été signalés avec l’utilisation concomitante d’un inhibiteur spécifique du recaptage de la sérotonine (ISRS) / d’un inhibiteur du recaptage de la sérotonine et de la noradrénaline (IRSN) et de triptans (voir MISES EN GARDE ET PRÉCAUTIONS). La co-administration d’almotriptan et de fluoxétine, un inhibiteur puissant du CYP2D6, à raison de 60 mg par jour pendant 8 jours, n’a pas eu d’effet sur la clairance de l’almotriptan; les concentrations maximales d’almotriptan ont toutefois été augmentées de 18 %, mais cette différence n’est pas cliniquement significative. |
| Inhibiteurs de la monoamine-oxydase (IMAO) | EC/T | Baisse de la clairance de l’almotriptan et hausse de la Cmax. Aucun ajustement posologique n’est nécessaire. Le risque de syndrome sérotoninergique à l’emploi des IMAO ne peut être exclu. | La co-administration d’almotriptan et de moclobémide (150 mg 2 f.p.j. pendant 8 jours) a entraîné une baisse de 27 % de la clairance de l’almotriptan et une augmentation d’environ 6 % de sa Cmax. Aucun ajustement posologique n’est nécessaire. |
| Médicament | Réf. | Effet | Commentaire clinique |
|---|---|---|---|
| Propranolol | EC | Aucun changement significatif. | La co-administration d’almotriptan et de propranolol (80 mg 2 f.p.j. pendant 7 jours) n’a pas entraîné de changement significatif dans la pharmacocinétique de l’almotriptan. |
| Vérapamil | EC | Pas d’effet cliniquement significatif | La co-administration d’almotriptan et de vérapamil, un inhibiteur du CYP450 3A4, (un comprimé à libération prolongée à 120 mg 2 f.p.j. pendant 7 jours), a produit une augmentation de 20 % de l’aire sous la courbe concentration plasmatique-temps, ainsi qu’une augmentation de 24 % des concentrations plasmatiques maximales d’almotriptan. Ni l’une ni l’autre de ces augmentations n’est cliniquement significative. |
| Autres agonistes des récepteurs 5-HT1B/1D | EC | Contre-indiqués | L’utilisation concomitante d’autres agonistes des récepteurs 5-HT1B/1D dans les 24 heures d’un traitement avec AXERT® est contre-indiquée (voir CONTRE-INDICATIONS). |
| Kétoconazole et autres inhibiteurs puissants du CYP3A4 | EC/T | Additifs | La co-administration d’almotriptan et de kétoconazole, puissant inhibiteur du CYP3A4, (400 mg, 1 f.p.j, pendant 3 jours) a entraîné une augmentation d’environ 60 % de l’aire sous la courbe concentration plasmatique-temps et des concentrations plasmatiques maximales de l’almotriptan. Bien qu’on n’ait pas étudié l’interaction entre l’almotriptan et d’autres inhibiteurs puissants du CYP3A4 (p. ex. itraconazole, ritonavir et érythromycine), on peut s’attendre à une augmentation des concentrations d’almotriptan quand on utilise ce dernier de façon concomitante avec ces médicaments. |
| Préparations à base d’herbes médicinales contenant du millepertuis (Hypericum perforatum) | Les effets indésirables pourraient être plus fréquents lors de l’emploi concomitant avec les triptans. |
Légende : C = étude de cas; EC = essai clinique; T = théorique
Interactions avec les épreuves de laboratoire
L’almotriptan ne semble pas interférer avec les épreuves de laboratoire couramment utilisées. Aucune épreuve de laboratoire spécifique n’est recommandée pour la surveillance des patients recevant de l’almotriptan.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
AXERT® (almotriptan) n’est pas indiqué chez les patients pédiatriques âgés de moins de 12 ans (voir INDICATIONS).
Insuffisance hépatique
Le traitement est contre-indiqué chez les patients présentant une insuffisance hépatique grave (voir CONTRE-INDICATIONS). Aucune donnée sur l’almotriptan (y compris les données sur la pharmacocinétique) n’a été évaluée chez les insuffisants hépatiques. La baisse maximale prévue de la clairance de l’almotriptan en raison de l’insuffisance hépatique est de 60 %. La dose quotidienne maximale ne devrait donc pas dépasser 12,5 mg par période de 24 heures et le traitement devrait être mis en route avec une dose de 6,25 mg (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations spéciales et MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale
La clairance de l’almotriptan était réduite chez les patients présentant une insuffisance rénale sévère. La dose quotidienne maximale ne devrait donc pas dépasser 12,5 mg par période de 24 heures et le traitement devrait être mis en route avec une dose de 6,25 mg (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations spéciales et MISES EN GARDE ET PRÉCAUTIONS).
Dose recommandée et réglage de la dose
Adultes et adolescents (âgés de 12 ans ou plus)
Lors des essais cliniques contrôlés, des doses unitaires de 6,25 mg et de 12,5 mg d’AXERT® (malate d’almotriptan) se sont révélées efficaces pour le traitement aigu de la migraine chez les adultes et les adolescents âgés de 12 à 17 ans. Chez certains patients adultes, la dose de 12,5 mg tend à être plus efficace (voir ESSAIS CLINIQUES). Toutefois, la dose de 12,5 mg était généralement associée à une fréquence plus élevée d’effets indésirables chez les adolescents. La réponse aux diverses doses d’AXERT® dépend du sujet et on doit donc déterminer la dose à prescrire en fonction de l’individu.
Si la céphalée réapparaît, le patient peut prendre une deuxième dose deux heures après la première, mais sans dépasser deux doses de 12,5 mg par période de 24 heures (maximum de 25 mg par 24 heures). Les essais contrôlés n’ont pas établi de façon certaine l’efficacité d’une seconde dose si la dose initiale est inefficace. On n’a pas non plus établi l’innocuité du produit pour traiter plus de quatre céphalées en moyenne par période de 30 jours.
On ne doit pas dépasser la dose maximale recommandée d’almotriptan.
SURDOSAGE
Les patients et les volontaires qui ont reçu des doses orales uniques de 100 à 150 mg d’AXERT® n’ont pas subi de manifestations indésirables notables. Parmi les effets indésirables observés après l’administration de doses orales uniques de 100 à 150 mg d’AXERT® figuraient la somnolence, les nausées, les vomissements et la gêne thoracique. Pendant les essais cliniques, un patient a ingéré une dose de 62,5 mg sur une période de 5 heures et un autre en a ingéré 100 mg sur une période de 38 heures. Ni l’un ni l’autre n’a eu de réaction indésirable.
Si on se base sur la pharmacologie des agonistes des récepteurs 5-HT1, une hypertension ou d’autres symptômes cardiovasculaires plus graves peuvent apparaître après un surdosage. On doit
Pour la prise en charge d’un surdosage médicamenteux suspecté, veuillez communiquer avec votre centre antipoison régional.
traiter le surdosage de façon symptomatique et maintenir les fonctions vitales. Une surveillance clinique et électrocardiographique sera maintenue pendant au moins 20 heures, même en l’absence de tout symptôme clinique.
On ignore les effets de l’hémodialyse ou de la dialyse péritonéale sur les concentrations plasmatiques d’almotriptan.
ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
AXERT® (malate d’almotriptan) est un agoniste sélectif des récepteurs 1B/1D de la 5-hydroxytryptamine (5-HT1B/1D). L’almotriptan se lie avec une affinité élevée aux récepteurs 5-HT1D, 5-HT1B et 5-HT1F. Il a une affinité faible pour les récepteurs 5-HT1A et 5-HT7, mais n’a pas d’affinité significative ni d’activité pharmacologique au niveau des récepteurs 5-HT2, 5-HT3, 5-HT4, 5-HT6, des récepteurs alpha- ou bêta-adrénergiques, des sites de fixation de l’adénosine (A1 et A2) ou de l’angiotensine (AT1 et AT2), des récepteurs dopaminergiques (D1 et D2), des sites de fixation de l’endothéline (ETA et ETB) ou de la tachykinine (NK1, NK2 et NK3). Le mécanisme d’action exact de l’almotriptan chez l’humain est inconnu.
Pharmacodynamie
D’après les théories actuelles sur l’étiologie de la migraine, les symptômes migraineux seraient dus à une dilatation des vaisseaux crâniens locaux et/ou à la libération de peptides vasoactifs et pro-inflammatoires au niveau des extrémités des nerfs sensitifs dans un système trigéminal activé. L’activité thérapeutique de l’almotriptan dans la migraine est le plus probablement due aux effets agonistes sur les récepteurs 5-HT1B/1D des vaisseaux sanguins intracrâniens extracérébraux qui se dilatent pendant une crise migraineuse et des terminaisons nerveuses dans le système trigéminal. L’activation de ces récepteurs entraîne une constriction des vaisseaux crâniens, une inhibition de la libération de neuropeptides et une réduction de la transmission dans les voies nociceptives trigéminales.
Pharmacocinétique
Absorption : L’almotriptan est bien absorbé après l’administration orale. La biodisponibilité moyenne absolue par voie orale est d’environ 70 % et on obtient des concentrations plasmatiques maximales d’environ 40 ng/ml entre 1 et 3 heures après l’administration d’une dose unitaire de 12,5 mg. La rapidité et l’importance de son absorption ne sont pas influencées par la prise concomitante d’aliments ni par son administration pendant une crise migraineuse. L’almotriptan ne subit pas de métabolisation de premier passage marquée.
Distribution : La distribution de l’almotriptan est importante. La fixation de l’agent aux protéines est minimale (environ 35 %) et le volume de distribution apparent moyen est d’environ 180 à 200 litres.
Métabolisme : L’almotriptan est métabolisé selon une voie mineure et deux voies principales. L’une des voies principales est la désamination oxydative par la monoamine-oxydase ou MAO (environ 27 % de la dose) et l’autre est l’oxydation par le système enzymatique du cytochrome P450 (environ 12 % de la dose). La voie mineure correspond à l’effet de la flavine mono-oxygénase. La MAO-A entraîne la formation du métabolite acide indole-acétique, alors que les isoenzymes 3A4 et 2D6 du cytochrome P450 catalysent l’hydroxylation du noyau pyrrolidine en un intermédiaire qui est lui-même oxydé par l’aldéhyde-déshydrogénase en dérivé acide gamma-aminobutyrique. Ces deux métabolites sont inactifs.
Excrétion : La demi-vie moyenne de l’almotriptan se situe entre 3 et 4 heures. La principale voie d’élimination est par clairance rénale, qui représente 75 % de la dose administrée. Environ 40 % de la dose administrée est excrétée sous forme inchangée dans l’urine. La clairance rénale est environ trois fois le taux de filtration glomérulaire, ce qui reflète un mécanisme actif. Environ 13 % de la dose administrée sont excrétés dans les selles, sous forme inchangée et sous forme métabolisée.
Populations spéciales et conditions
Pédiatrie
Adolescents (patients âgés de 12 à 17 ans)
Une étude de pharmacocinétique avec l’almotriptan a été menée auprès de deux groupes de 18 sujets, le premier composé d’adolescents (âgés de 12 à 17 ans) et le second, d’adultes (âgés de 18 à 55 ans), avec ou sans antécédents de migraine. On n’a observé aucune différence entre les adolescents et les adultes pour ce qui est de la vitesse ou de la magnitude d’absorption de l’almotriptan. La clairance de l’almotriptan ajustée selon le poids était plus élevée chez les adolescents, ce qui a eu pour effet de contrer l’augmentation de l’exposition à laquelle on se serait attendu du fait de leur plus faible poids corporel.
Enfants (patients âgés de moins de 12 ans)
On ne dispose d’aucune donnée chez les enfants de moins de 12 ans. AXERT® n’est pas indiqué chez cette population de patients (voir INDICATIONS).
Gériatrie : La clairance rénale et la clairance totale, ainsi que la quantité de médicament excrétée dans l’urine (10 litres/h, 33 litres/h et 30 %, respectivement) étaient plus faibles chez les volontaires non migraineux âgés (de 65 à 76 ans) que chez les volontaires non migraineux jeunes (de 19 à 34 ans), entraînant une demi-vie terminale plus longue (3,7 h par comparaison avec 3,2 h) et une aire sous la courbe de concentration plasmatique-temps plus importante (405 ng∙h/ml par comparaison avec 325 ng∙h/ml) chez les sujets âgés. Toutefois, les différences ne semblent pas significatives au point de vue clinique.
Sexe : Aucune différence significative n’a été observée entre les sexes pour ce qui est des paramètres pharmacocinétiques. On n’a pas comparé les paramètres pharmacocinétiques d’AXERT® entre les deux sexes chez les adolescents âgés de 12 à 17 ans.
Race : Aucune différence significative n’a été observée dans les paramètres pharmacocinétiques entre les volontaires de race caucasienne et ceux de race afro-américaine. On n’a pas comparé les paramètres pharmacocinétiques d’AXERT® entre les races chez les adolescents âgés de 12 à 17 ans.
Insuffisance hépatique : La pharmacocinétique de l’almotriptan n’a pas été évaluée auprès de cette population. Si on se base sur les mécanismes connus de la clairance de l’almotriptan, la baisse maximale de la clairance de l’almotriptan à prévoir en raison de l’insuffisance hépatique serait de 60 % (voir POSOLOGIE ET ADMINISTRATION et MISES EN GARDE ET PRÉCAUTIONS, Insuffisance hépatique).
Insuffisance rénale : La clairance de l’almotriptan était environ 65 % plus faible chez les patients atteints d’insuffisance rénale sévère (Cl/F = 19,8 litres/h; clairance de la créatinine entre 10 et 30 ml/min) et environ 40 % plus faible chez les patients présentant une insuffisance rénale modérée (Cl/F = 34,2 litres/h; clairance de la créatinine entre 31 et 71 ml/min) par comparaison avec des volontaires en bonne santé. Les concentrations plasmatiques maximales d’almotriptan augmentaient d’environ 80 % chez ces patients (voir POSOLOGIE ET ADMINISTRATION et MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale). Les paramètres pharmacocinétiques d’AXERT® n’ont pas été étudiés chez les adolescents âgés de 12 à 17 ans et atteints d’insuffisance rénale.
CONSERVATION ET STABILITÉ
Les comprimés AXERT® doivent être conservés à 25 °C (77 °F); des écarts sont permis entre 15 et 30 °C (59 et 86 °F).
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés AXERT® (malate d’almotriptan) sont offerts uniquement sur ordonnance selon ce qui suit :
- Le comprimé AXERT® à 6,25 mg renferme 6,25 mg d’almotriptan et se présente sous la forme d’un comprimé rond, biconvexe blanc, portant l’inscription « 2080 » en rouge. Offert en dose unitaire de 6 comprimés (plaquette alvéolée en feuille d’aluminium).
- Le comprimé AXERT® à 12,5 mg renferme 12,5 mg d’almotriptan et se présente sous la forme d’un comprimé rond, biconvexe blanc, portant l’inscription « A » stylisée en bleu. Offert en dose unitaire de 12 comprimés (plaquette alvéolée en feuille d’aluminium).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : malate d’almotriptan
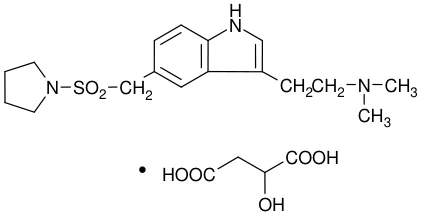
Nom chimique : hydroxybutanedioate de 1-[[[3-[2-(diméthylamino)éthyl]- 1H-indol-5-yl]-méthyl]-sulfonyl]-pyrrolidine
Formule moléculaire
et poids moléculaire : C17H25N3O2S-C4H6O5; 469,56
Formule développée :
Propriétés physicochimiques : Présentation : L’almotriptan est une poudre cristalline blanche à légèrement jaune.
Solubilité : Librement soluble dans l’eau et le méthanol, mais pratiquement insoluble dans l’éthanol et le chlorure de méthylène.
pKa : 8,77 à 22 ± 2 °C
Point de fusion : 167 à 173 °C
pH : La solution à 1 % dans l’eau purifiée a un pH de 4,1.
Coefficient
de partage : Au pH normal (de 5,4 à 6,3) pour l’eau purifiée, un coefficient de partage de 0,008 entre octanol et eau a été déterminé.
ESSAIS CLINIQUES
L’activité pharmacologique de l’almotriptan dans le traitement de la migraine a été évaluée lors d’essais cliniques de phase II et de phase III.
Protocoles d’étude et caractéristiques démographiques
Adultes (patients âgés de plus de 18 ans)
L’efficacité des comprimés AXERT® (malate d’almotriptan) a été établie dans trois essais multicentriques randomisés, à double insu et contrôlés par placebo. Les participants à ces études étaient surtout des femmes (86 %) et des sujets de race caucasienne (plus de 98 %), d’un âge moyen de 41 ans (extrêmes de 18 et de 72 ans). On a demandé aux sujets de traiter un mal de tête migraineux modéré à sévère. Puis, les patients ont évalué leur mal de tête deux heures après avoir pris une dose du médicament à l’étude. Si la douleur n’avait pas disparu ou diminué à un niveau d’intensité faible, le patient pouvait prendre un médicament de secours. Si la douleur avait disparu ou diminué à un niveau d’intensité faible deux heures après la prise et était réapparue ou s’était aggravée dans la période comprise entre deux heures et 24 heures après la prise, on considérait qu’il y avait rechute et on demandait au patient de prendre une deuxième dose du médicament à l’étude. Les essais évaluaient également les symptômes associés : nausées, vomissements, photophobie et phonophobie.
Dans ces études, le pourcentage de patients obtenant une réponse (douleur légère ou nulle) deux heures après le traitement était significativement plus élevé chez les patients qui avaient reçu 6,25 mg ou 12,5 mg d’AXERT® que chez ceux qui avaient reçu le placebo. Un pourcentage plus élevé de patients ont signalé un soulagement de leur douleur après le traitement avec la dose de 12,5 mg qu’avec la dose de 6,25 mg. Les doses supérieures à 12,5 mg n’ont pas donné de réponse significativement supérieure. Les résultats obtenus sont présentés aux tableaux 4 à 6.
Tableau 4 – Résumé des caractéristiques démographiques pour les essais cliniques menées auprès de sujets adultes.
| No d’étude | Placebo | Posologie, voie d’administration et durée | Sujets (n = effectif) | Âge moyen (intervalle) | Sexe |
1 à 3 (adultes) | Essai multicentrique, randomisé, à double insu, contrôlé par placebo | 6,25 mg et 12,5 mg, voie orale, sur 24 h | 1602 (88 % des sujets ont terminé l’étude) | 41 (18 à 72) | H/F |
Résultats des études
Adultes
L’efficacité des comprimés AXERT® (malate d’almotriptan) a été établie dans trois essais multicentriques randomisés, à double insu et contrôlés par placebo. Les participants à ces études étaient surtout des femmes (86 %) et des sujets de race caucasienne (plus de 98 %), d’un âge moyen de 41 ans (extrêmes de 18 et de 72 ans). On a demandé aux sujets de traiter un mal de tête migraineux modéré à sévère. Puis, les patients ont évalué leur mal de tête deux heures après avoir pris une dose du médicament à l’étude. Si la douleur n’avait pas disparu ou diminué à un niveau d’intensité faible, le patient pouvait prendre un médicament de secours. Si la douleur avait disparu ou diminué à un niveau d’intensité faible deux heures après la prise et était réapparue ou s’était aggravée dans la période comprise entre deux heures et 24 heures après la prise, on considérait qu’il y avait rechute et on demandait au patient de prendre une deuxième dose du médicament à l’étude. Les essais évaluaient également les symptômes associés : nausées, vomissements, photophobie et phonophobie.
Dans ces études, le pourcentage de patients obtenant une réponse (douleur légère ou nulle) deux heures après le traitement était significativement plus élevé chez les patients qui avaient reçu 6,25 mg ou 12,5 mg d’AXERT® que chez ceux qui avaient reçu le placebo. Dans la première étude, l’almotriptan à 12,5 mg avait un effet supérieur à celui du placebo, dans certains cas dès 30 minutes après l’administration du médicament (comparaison appariée, p = 0,0485). Un pourcentage plus élevé de patients ont signalé un soulagement de leur douleur après le traitement avec la dose de 12,5 mg qu’avec la dose de 6,25 mg. Les doses supérieures à 12,5 mg n’ont pas donné de réponse significativement supérieure. Les résultats obtenus sont présentés dans les tableaux 5 à 7.
Tableau 5 – Résultats de l’étude 1 chez des sujets adultes.
| Critère d’évaluation principal | Valeur associée et signification statistique pour le médicament à des posologies déterminées | Valeur associée et signification statistique pour le placebo |
| patients obtenant une réponse (douleur faible ou absente) 2 heures après le traitement | 6,25 mg – 56,3 %* (n = 167) 12,5 mg – 58,5 %† (n = 164) | 32,5 % (n = 80) |
* p = 0,002 comparativement au placebo
† p < 0,001 comparativement au placebo
Tableau 6 – Résultats de l’étude 2 chez des sujets adultes.
| Critère d’évaluation principal | Valeur associée et signification statistique pour le médicament à des posologies déterminées | Valeur associée et signification statistique pour le placebo |
| patients obtenant une réponse (douleur faible ou absente) 2 heures après le traitement | 12,5 mg – 56,5 %‡ (n = 184) | 42,4 % (n = 98) |
‡ p = 0,008 comparativement au placebo
Tableau 7 – Résultats de l’étude 3 chez des sujets adultes.
| Critère d’évaluation principal | Valeur associée et signification statistique pour le médicament à des posologies déterminées | Valeur associée et signification statistique pour le placebo |
| patients obtenant une réponse (douleur faible ou absente) 2 heures après le traitement | 6,25 mg – 57,3 % (n = 360) 12,5 mg – 64,6 %† (n = 373) | 33,9 % (n = 176) |
† p < 0,001 comparativement au placebo
Ces résultats ne peuvent pas être comparés de façon valable avec les résultats des traitements antimigraineux observés dans d’autres études. Les diverses études sont réalisées à des moments différents, avec des échantillons différents de patients et par des investigateurs différents, employant des critères différents et/ou des interprétations différentes des mêmes critères, dans des conditions différentes d’utilisation (dose, schéma posologique, etc.). On peut donc s’attendre à ce que les estimations quantitatives des réponses au traitement et le temps de réponse varient considérablement d’une étude à l’autre.
Chez les patients adultes présentant une photophobie, une phonophobie, des nausées ou des vomissements associés à la migraine au début de l’étude, on a observé une baisse de l’incidence de ces symptômes après l’administration d’AXERT® par comparaison avec un placebo.
Entre deux et 24 heures après la dose initiale du médicament à l’étude, les patients pouvaient prendre un médicament de secours ou une deuxième dose du médicament à l’étude pour soulager la douleur. Les patients dans les groupes sous placebo ont pris le médicament de secours plus souvent que ceux appartenant aux groupes sous traitement actif par l’almotriptan.
L’efficacité d’AXERT® n’a pas été influencée par la présence d’une aura, par le sexe, le poids ou l’âge du patient, ni par l’utilisation concomitante des médicaments courants de prophylaxie des migraines (comme les bêta-bloquants, les inhibiteurs calciques, les antidépresseurs tricycliques) ou des contraceptifs oraux. On ne dispose pas de données suffisantes pour évaluer l’effet de la race sur l’efficacité du médicament.
Adolescents (patients âgés de 12 à 17 ans)
L’efficacité des comprimés AXERT® (malate d’almotriptan) chez des sujets adolescents a été évaluée dans une étude à double insu, avec répartition aléatoire des sujets, contrôlée par placebo d’une durée de 42 jours et comportant quatre groupes de traitement (AXERT® à 6,25 mg, à 12,5 mg, à 25 mg et placebo). Les adolescents qui ont participé à cette étude avaient des antécédents d’au moins une année de crises migraineuses avec ou sans aura, avaient entre une et six crises modérées par mois, et étaient majoritairement de sexe féminin (60 %) et de race caucasienne. Environ 80 % des sujets dans les groupes placebo et almotriptan ont participé à l’étude jusqu’au bout. Les sujets avaient pour consigne de prendre leur dose de médicament dès que possible et pas plus de quatre heures après la survenue d’une crise migraineuse modérée ou sévère. Deux heures après la prise d’une dose du médicament à l’étude, les sujets devaient évaluer l’intensité de leur céphalée. Les symptômes associés à la migraine comme les nausées, la photophobie et la phonophobie étaient également évalués.
Dans cette étude, le pourcentage de sujets ayant obtenu un soulagement de leur douleur deux heures après le traitement était significativement plus élevé dans chacun des deux groupes AXERT® (12,5 mg et 6,25 mg) que dans le groupe placebo. Les résultats pour le soulagement de la douleur à deux heures dans les groupes 6,25 mg et 12,5 mg sont résumés au tableau 8. La dose de 25 mg n’a été associée à aucun soulagement additionnel de la douleur.
Tableau 8 – Taux de réponse à deux heures après le traitement de la céphalée initiale.
| No d’étude | Placebo | AXERT® à 6,25 mg | AXERT® à 12,5 mg |
| 1 | 55,3 % 94 sujets sur 170 | 71,8 %* 127 sujets sur 177 | 72,9 %† 132 sujets sur 181 |
* p = 0,001 comparativement au placebo
† p < 0,001 comparativement au placebo
Bien qu’il ne s’agisse pas d’un résultat significatif sur le plan statistique, on a noté une baisse de l’incidence de la photophobie et de la phonophobie migraineuses avec l’administration d’AXERT® à 6,25 mg et à 12,5 mg comparativement au placebo.
PHARMACOLOGIE DÉTAILLÉE
L’almotriptan a été développé dans le but d’obtenir un agoniste plus spécifique des récepteurs 5-HT1B/1D qui serait plus efficace et offrirait un profil de manifestations indésirables plus favorable. La pharmacologie de l’almotriptan a été évaluée in vitro sur des tissus artériels humains. In vitro, l’almotriptan s’est révélé supérieur au sumatriptan dans sa capacité à déclencher la vasoconstriction des artères méningées de l’être humain comme dans son affinité pour ces artères. Les essais ont montré en outre que l’almotriptan a une affinité plus élevée pour les tissus artériels méningés que pour les tissus artériels pulmonaires ou coronariens. L’affinité de l’almotriptan pour les tissus des artères méningées de l’être humain était trois fois plus élevée que celle du sumatriptan. On ne connaît pas la pertinence de ces données in vitro pour ce qui est de l’innocuité clinique de l’almotriptan.
L’affinité de l’almotriptan pour les récepteurs sérotoninergiques, à savoir les récepteurs 5-HT1B et 5-HT1D, a été démontrée par déplacement de radioligands dans des préparations membranaires. Des études supplémentaires de liaison aux récepteurs ont étendu la caractérisation de la fixation de l’almotriptan à d’autres sous-types de récepteurs, la seule fixation significative étant observée au niveau des récepteurs muscariniques non sélectifs et des récepteurs des opiacés. L’almotriptan a eu peu ou pas d’affinité pour les récepteurs du peptide apparenté au gène de la calcitonine (CGRP), les récepteurs dopaminergiques D1 et D2, les récepteurs de l’endothéline et de la tachykinine, ou les récepteurs histaminiques. L’agent était également sans effet sur les sites de captage de l’adénosine, de la noradrénaline et de la sérotonine.
Les données des études réalisées sur l’établissement de la dose requise ont permis d’établir que les doses de 6,25 mg et de 12,5 mg sont les plus sécuritaires et les plus efficaces pour obtenir le soulagement de la douleur migraineuse et des symptômes associés. Deux études ont évalué l’effet de l’almotriptan sur la résistance vasculaire, la fréquence cardiaque et la tension artérielle chez des chats anesthésiés et ont établi qu’il n’y avait pas de changement systématique de la tension artérielle moyenne ou de la fréquence cardiaque à des doses s’élevant jusqu’à 3 mg/kg, bien que les investigateurs aient observé des hausses tensionnelles passagères dans certains cas. Une augmentation de la résistance vasculaire au niveau de la carotide (276 % de la résistance initiale) a été observée en association avec une baisse du débit sanguin (72 % du débit initial).
On a également montré que l’almotriptan entraîne une baisse, proportionnelle à la dose, du débit sanguin au niveau des anastomoses artérioveineuses.
TOXICOLOGIE
Toxicité aiguë
Des études de toxicité ont été réalisées chez le rat et la souris avec des doses uniques administrées par voie orale, intraveineuse et sous-cutanée. Des doses orales uniques de 2000 mg/kg d’almotriptan ont entraîné la mort chez la souris et le rat, mais la dose de 1000 mg/kg ne s’est pas révélée mortelle. Les signes cliniques de toxicité incluaient une ptose palpébrale, des tremblements, une démarche anormale, une mydriase (chez le rat) et des convulsions cloniques, qui précédaient habituellement le décès. On a observé une irritation macroscopique au site d’injection, chez la souris comme chez le rat, après l’administration des doses sous-cutanées.
Toxicité chronique
Le système nerveux central et le système cardiovasculaire ont été les principaux systèmes organiques affectés par la toxicité de l’almotriptan. Des signes cliniques relevant du système nerveux central et des signes apparentés ont été observés chez les rats recevant des doses orales à partir de 100 mg/kg. Les chiens étaient plus sensibles au médicament et on a observé chez eux des signes et symptômes à partir de doses de 2 mg/kg/jour. Dans une étude de toxicité orale d’une durée de quatre semaines, les chiens ont présenté de nombreux signes cliniques de toxicité environ une heure après l’administration du produit, notamment mydriase, pattes arrière écartées et/ou rigides, instabilité sur les pattes, vocalisation, fréquence cardiaque rapide, hyperactivité, hypersensibilité aux stimuli extérieurs, tremblements, tournoiement, comportement nerveux, excité ou agressif, augmentation de la fréquence respiratoire et larmoiement. L’incidence et la sévérité des signes cliniques semblaient être proportionnelles à la dose. La sensibilité des chiens aux effets des triptans sur le système nerveux central a été observée avec d’autres médicaments.
Les signes cardiovasculaires de toxicité chez les chiens mâles et femelles consistaient en une augmentation de la fréquence cardiaque dans l’heure suivant l’administration orale, sous-cutanée ou intraveineuse du médicament. Des changements histologiques au niveau de la glande thyroïde ont été observés chez des rats qui avaient reçu des doses à partir de 400 mg/kg/jour par voie orale. Des changements mineurs au niveau de l’hématologie, de la chimie clinique et de l’analyse d’urine chez le rat et le chien ont été signalés comme pouvant être liés au traitement par l’almotriptan. On n’a toutefois pas pu associer à ces changements des lésions macroscopiques ou microscopiques liées au médicament.
Allaitement
Chez les rates allaitantes recevant de l’almotriptan, le taux de médicament dans le lait était équivalent au taux plasmatique 0,5 heure après l’administration du médicament et sept fois plus élevé que le taux plasmatique six heures après l’administration du médicament.
BIBLIOGRAPHIE
- 1. Bou J, Domenech T, Puig J, Heredia A, Gras J, Fernandez-Forner D, Beleta J, Palacios JM. Pharmacological characterization of almotriptan: An indolic 5-HT receptor agonist for the treatment of migraine. Eur J Pharmacol 2000;410(1):33-41.
- 2. Boyce M, Dunn K, Warrington S. Hemodynamic and electrocardiographic effects of almotriptan in healthy volunteers. J Cardiovasc Pharmacol 2001;37:280-289.
- 3. Cabarrocas X, Esbri R, Peris F, Ferrer P. Long-term efficacy and safety of oral almotriptan: interim analysis of a 1-year open study. Headache 2001;41:57-62.
- 4. Cabarrocas X, Robert M, Warrington SJ, Zayas JM, et coll. Cardiovascular safety of almotriptan in healthy volunteers [résumé]. Headache 1999;39(5):346-7.
- 5. Colman SS, Brod MI, Krishnamurthy A, Rowland CR, Jirgens KJ, Gomez-Mancilla B. Treatment satisfaction, functional status, and health-related quality of life of migraine patients treated with almotriptan or sumatriptan. Clin Ther 2001;23:127-145.
- 6. Cull R. Almotriptan: a balanced approach to migraine. Hosp Med 2001;62:96-100.
- 7. Dahlöf C, Tfelt-Hansen P, Massiou H, et coll. Dose finding, placebo-controlled study of oral almotriptan in the acute treatment of migraine. Neurology 2001;57:1811-1817.
- 8. Deleu D, Hanssens Y. Current and emerging second-generation triptans in acute migraine therapy: A comparative review. J Clin Pharmacol 2000;40(7):687-700.
- 9. Dowson AJ, Massiou H, Lainez JM et coll. Almotriptan is an effective and well-tolerated treatment for migraine pain: results of a randomized, double-blind, placebo-controlled clinical trial. Cephalagia 2002;22:453-461.
- 10. Fleishaker JC, Ryan KK, Carel BJ, Azie NE. Evaluation of the potential pharmacokinetic interaction between almotriptan and fluoxetine in healthy volunteers. J Clin Pharmacol 2001;41:217-223.
- 11. Fleishaker JC, Ryan KK, Jansat JM, Carel BJ, Bell DJ, Burke MT, Azie NE. Effect of MAO-A inhibition on the pharmacokinetics of almotriptan, an antimigraine agent in humans. Br J Clin Pharmacol 2001;51:437-441.
- 12. Fleishaker JC, Sisson TA, Carel BJ, Azie NE. Lack of pharmacokinectic interaction between the antimigraine compound, almotriptan, and propanolol in healthy volunteers. Cephalalgia 2001;21:61-65.
- 13. Gras J, Bou J, Llenas J, Fernandez AG, Palacios JM. Functional profile of almotriptan in animal models predictive of antimigraine activity. Eur J Pharmacol 2000;410(1):43-51.
- 14. Gras J, Cardelus I, Llenas J, Palacios JM. Cardiovascular safety profile of almotriptan, a new indolic derivative for the treatment of migraine. Eur J Pharmacol 2000;410(1):53-59.
- 15. Pascual J, Falk R, Docekal P, Prusinski A, Jelencsik J, Carbarrocas X, Segarra X, Luria X, Ferrer P. Tolerability and efficacy of almotriptan in the long-term management of migraine. Eur Neurol 2001;45:206-213.
- 16. Pascual J, Falk RM, Piessens F, Prusinski A, Docekal P, Robert M, Ferrer P, Luria X, Segarra R, Zayas JM. Consistent efficacy and tolerability of almotriptan in the acute treatment of multiple migraine attacks: Results of a large, randomized, double-blind, placebo-controlled study. Cephalalgia 2000;20(6):588-96.
- 17. Robert M, Cabarrocas X, Zayas JM, et coll. Overall response of oral almotriptan in the treatment of 3 migraine attacks [résumé]. Cephalalgia 1999;19(4):363.
- 18. Tfelt-Hansen P, De Vries P, Saxena PR. Triptans in migraine: A comparative review ofpharmacology, pharmacokinetics and efficacy. Drugs 2000;60(6):1259-87.