


Monographie de produit - Amerge
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Ingrédients non médicinaux |
| Orale | Comprimés/ 1 mg et 2,5 mg | Cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellulose, lactose, laque d’aluminium carmin d’indigo (FD & C bleu no 2) [comprimé à 2,5 mg seulement], oxyde de fer jaune [comprimé à 2,5 mg seulement], stéarate de magnésium et triacétine |
INDICATIONS ET UTILISATION CLINIQUE
AMERGE® (naratriptan sous forme de chlorhydrate de naratriptan) est indiqué pour le traitement de crises de migraine avec ou sans aura chez l’adulte.
AMERGE® n’est pas destiné au traitement prophylactique de la migraine ni au traitement de la migraine hémiplégique, basilaire ou ophtalmoplégique (voir CONTRE-INDICATIONS). L’innocuité et l’efficacité du médicament n’ont pas été établies pour la céphalée vasculaire de Horton, qui survient chez des sujets plus âgés, surtout de sexe masculin.
Gériatrie (> 65 ans) :
L’innocuité et l’efficacité d’AMERGE® n’ont pas été étudiées adéquatement chez les personnes de plus de 65 ans. On sait qu’AMERGE® est éliminé en bonne partie par les reins et il se peut que le risque d’effets indésirables avec ce médicament soit plus élevé chez les patients âgés dont la fonction rénale est réduite. De plus, les patients âgés sont plus susceptibles de présenter une diminution de la fonction hépatique, une coronaropathie ou une hausse prononcée de la tension artérielle. Les études cliniques sur AMERGE® n’incluaient pas de sujets de plus de 65 ans. L’emploi d’AMERGE® chez les personnes âgées n’est donc pas recommandé (voir MISES EN GARDE ET PRÉCAUTIONS).
Pédiatrie (< 18 ans)
Adolescents (12-17 ans) :
Les comprimés AMERGE® administrés à des doses uniques de 0,25 mg, 1,0 mg et 2,5 mg ne se sont pas révélés plus efficaces qu’un placebo chez les adolescents (de 12 à 17 ans). De plus, l’innocuité d’AMERGE® chez les adolescents n’a pas été établie. Par conséquent, l’emploi de ce médicament chez les adolescents n’est pas recommandé (voir MISES EN GARDE ET PRÉCAUTIONS).
Enfants (< 12 ans) :
L’innocuité et l’efficacité d’AMERGE® n’ont pas été étudiées chez les enfants de moins de 12 ans. L’emploi de ce médicament chez ce groupe d’âge n’est donc pas recommandé (voir MISES EN GARDE ET PRÉCAUTIONS).
CONTRE-INDICATIONS
AMERGE® est contre-indiqué chez les patients ayant des antécédents, des symptômes ou des signes de cardiopathie ischémique, de syndromes vasculaires cérébraux ou périphériques, de valvulopathie ou d’arythmie cardiaque (en particulier les tachycardies). De plus, les patients atteints d’autres affections cardiovasculaires sous-jacentes (p. ex. maladie athéroscléreuse, cardiopathie congénitale) ne doivent pas recevoir AMERGE®. Les syndromes de cardiopathie ischémique comprennent, sans y être limités, l’angine de poitrine de n’importe quel type (p. ex. angor d’effort stable et formes angiospastiques d’angine telles que l’angor de Prinzmetal), toutes les formes d’infarctus du myocarde et l’ischémie myocardique asymptomatique. Les syndromes vasculaires cérébraux comprennent, sans y être limités, les accidents vasculaires cérébraux de n’importe quel type ainsi que les ischémies cérébrales transitoires (ICT). Les affections vasculaires périphériques comprennent, sans y être limitées, l’angor intestinal et le syndrome de Raynaud (voir MISES EN GARDE ET PRÉCAUTIONS).
Étant donné qu’AMERGE® peut entraîner des hausses de la tension artérielle, ce médicament est contre-indiqué chez les patients qui souffrent d’hypertension sévère ou non maîtrisée (voir MISES EN GARDE ET PRÉCAUTIONS).
Les médicaments renfermant de l’ergot ont causé une prolongation des réactions angiospastiques. Étant donné qu’AMERGE® peut également causer un angiospasme coronarien et que ces effets peuvent être additifs, l’usage d’AMERGE® dans les 24 heures précédant ou suivant la prise d’un autre agoniste des récepteurs 5-HT1 ou de médicaments renfermant de l’ergotamine ou ses dérivés (dihydroergotamine, méthysergide, p. ex.) est contre-indiqué.
AMERGE® est contre-indiqué chez les patients souffrant de migraine hémiplégique, basilaire ou ophtalmoplégique.
AMERGE® est contre-indiqué chez les patients présentant une atteinte rénale sévère (clairance de la créatinine < 15 mL/min) (voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
AMERGE® est contre-indiqué chez les patients présentant une atteinte hépatique sévère (Child-Pugh, degré C) (voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
AMERGE® est contre-indiqué chez les patients ayant une hypersensibilité au naratriptan ou à l’un des composants du produit ou du contenant. Pour obtenir une liste complète, veuillez consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT de la monographie du produit.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
AMERGE® ne doit être prescrit que si le diagnostic de migraine est établi avec certitude.
Cardiovasculaire
Risque d’ischémie et/ou d’infarctus du myocarde et d’autres effets indésirables sur le cœur :
AMERGE® a été associé à une douleur ou à une oppression passagère au niveau de la poitrine et/ou du cou qui peuvent évoquer l’angine de poitrine. Dans de rares cas, les symptômes ont été reconnus comme une conséquence probable d’un angiospasme coronarien ou d’une ischémie myocardique. On a signalé de rares cas d’épisodes coronariens graves ou d’arythmie survenus après l’utilisation d’un autre agoniste des récepteurs 5-HT1. AMERGE® ne doit pas être administré à des patients qui souffrent d’une coronaropathie ischémique ou angiospastique connue (voir CONTRE-INDICATIONS). Il est fortement recommandé qu’AMERGE® ne soit pas administré à des patients qui pourraient être atteints d’une coronaropathie jusqu’ici non diagnostiquée, étant donné la présence de facteurs de risque (hypertension, hypercholestérolémie, tabagisme, obésité, diabète, antécédents familiaux importants de coronaropathie, femme chirurgicalement ou physiologiquement postménopausée, homme âgé de plus de 40 ans, p. ex.), à moins qu’une évaluation cardiovasculaire ne fournisse une preuve clinique satisfaisante que le sujet est raisonnablement exempt de coronaropathie et de myocardiopathie ischémique ou d’autres troubles cardiovasculaires sous-jacents importants. On ignore la sensibilité des techniques diagnostiques pour le cœur permettant de déceler la maladie cardiovasculaire ou la prédisposition à un angiospasme coronarien. Si, lors de l’évaluation cardiovasculaire, les antécédents médicaux du patient ou des examens électrocardiographiques révèlent des indications correspondant à un angiospasme coronarien ou à une ischémie du myocarde, AMERGE® ne doit pas être administré (voir CONTRE-INDICATIONS).
Chez les patients présentant des facteurs de risque de coronaropathie et dont l’évaluation cardiovasculaire est satisfaisante, la première dose d’AMERGE® doit être administrée au cabinet du médecin ou dans un établissement doté d’un personnel médical et d’un équipement similaires à ceux que l’on trouve chez un médecin. Étant donné que l’ischémie cardiaque peut survenir en l’absence de symptômes cliniques, on doit songer à demander des électrocardiogrammes (ÉCG) chez les patients prédisposés, immédiatement après l’administration de la première dose d’AMERGE®. Par ailleurs, l’absence d’effets cardiovasculaires dus au médicament lors de la première dose n’écarte pas la possibilité que de tels effets surviennent lors des administrations subséquentes.
Les patients qui prennent AMERGE® de façon intermittente depuis longtemps et qui présentent ou ont développé des facteurs de risque de coronaropathie, tels que décrits plus haut, doivent faire l’objet d’évaluations périodiques de la fonction cardiovasculaire tout au long du traitement. Si des symptômes se rapportant à l’angine de poitrine se manifestent après utilisation d’AMERGE®, l’évaluation par ÉCG doit être entreprise pour rechercher toute altération de type ischémique.
La démarche générale décrite précédemment vise à réduire la possibilité que des patients atteints de maladies cardiovasculaires non diagnostiquées soient exposés par inadvertance à AMERGE®.
Un malaise à la poitrine, au cou, à la gorge et à la mâchoire (incluant douleur, pression, lourdeur, serrement et dyspnée) a été signalé après l’administration d’AMERGE®. Comme les agonistes des récepteurs 5-HT1 peuvent provoquer un angiospasme coronarien, on doit évaluer les patients qui ressentent des signes ou des symptômes évoquant une angine de poitrine après le traitement par AMERGE® pour rechercher la présence d’une coronaropathie ou une prédisposition à l’angor de Prinzmetal avant de recevoir des doses supplémentaires; ils doivent également être soumis à une surveillance par ÉCG si des symptômes similaires réapparaissent lors de l’administration subséquente. De même, les patients qui éprouvent d’autres signes ou symptômes évoquant une diminution du débit artériel, tel que le syndrome d’angor intestinal ou le syndrome de Raynaud, après l’administration de naratriptan doivent subir une évaluation visant à déceler l’athérosclérose ou une prédisposition à l’angiospasme (voir CONTRE-INDICATIONS et EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques).
Troubles cardiaques et décès associés à l’usage d’agonistes des récepteurs 5-HT1 :
AMERGE® peut causer un angiospasme coronarien. Des troubles cardiaques graves, y compris un infarctus aigu du myocarde, des perturbations du rythme cardiaque pouvant mettre la vie du patient en danger et le décès, ont été signalés dans les heures suivant l’administration d’agonistes des récepteurs 5-HT1. Compte tenu de la fréquence d’utilisation des agonistes des récepteurs 5-HT1 chez les migraineux, ces événements sont extrêmement rares.
Expérience précommercialisation avec AMERGE® : Parmi les quelque 3 500 patients migraineux ayant participé à des essais cliniques précommercialisation sur AMERGE®, quatre sujets traités par une dose unique d’AMERGE® allant de 1 à 10 mg ont subi des altérations ischémiques asymptomatiques de l’ÉCG, vraisemblablement dues à un angiospasme coronarien, chez au moins un des sujets qui avait pris 7,5 mg.
Troubles vasculaires cérébraux et décès associés à l’usage d’agonistes des récepteurs 5-HT1 : Des hémorragies cérébrales, des hémorragies sous-arachnoïdiennes, des accidents vasculaires cérébraux et d’autres troubles vasculaires cérébraux ont été signalés chez des patients traités par des agonistes des récepteurs 5-HT1, et certains d’entre eux ont entraîné le décès. Dans un certain nombre de cas, il semble possible que les troubles vasculaires cérébraux aient été primitifs, l’agoniste ayant été administré sous la fausse impression que les symptômes ressentis étaient une conséquence de la migraine alors qu’ils ne l’étaient pas. Avant de traiter les céphalées migraineuses avec AMERGE® chez des patients qui n’ont encore jamais reçu un diagnostic de migraine ou chez des migraineux qui présentent des symptômes atypiques, on doit prendre soin d’exclure d’autres affections neurologiques potentiellement graves. Si un patient ne répond pas à la première dose, il y a lieu de reconsidérer le diagnostic avant d’administrer une seconde dose. Il est à noter que les patients migraineux peuvent présenter un risque accru de certains événements vasculaires cérébraux (p. ex. accident vasculaire cérébral, hémorragie, ICT).
Études spéciales sur la pharmacologie cardiovasculaire : Pendant une angiographie sur des sujets (n = 10) chez qui on soupçonnait une coronaropathie, le naratriptan administré à raison d’une dose de 1,5 mg par voie sous-cutanée a produit une hausse de 8 % de la pression artérielle aortique, une hausse de 18 % de la pression artérielle pulmonaire et une hausse de 8 % de la résistance vasculaire systémique. De plus, quatre patients ont ressenti une douleur légère ou un serrement dans la poitrine. Des hausses cliniquement significatives de la tension artérielle ont été enregistrées chez trois des sujets (dont deux souffraient également de douleur ou de malaise thoracique). Un examen diagnostique par angiographie a révélé que neuf sujets présentaient des artères coronaires normales et qu’un autre sujet était atteint d’une coronaropathie non significative.
Des patients migraineux (n = 35) exempts de maladie cardiovasculaire ont été soumis à des évaluations de la perfusion myocardique à l’aide d’une tomographie par émission de positons alors qu’ils recevaient du naratriptan par voie sous-cutanée à raison de 1,5 mg en l’absence de migraine. Le naratriptan a été associé à une réserve vasodilatatrice coronarienne moindre (~ 10 %), à une résistance coronarienne accrue (~ 20 %) et à un débit myocardique hyperémique réduit (~ 10 %). La pertinence de ces observations pour l’utilisation des doses orales recommandées de naratriptan est inconnue.
Autres manifestations reliées à l’angiospasme : Les agonistes des récepteurs 5-HT1 peuvent causer des réactions angiospastiques autres que l’angiospasme coronarien. Selon les nombreuses données de pharmacovigilance recueillies suite à l’usage du naratriptan, celui-ci a été associé dans de très rares cas à une ischémie vasculaire périphérique et à une ischémie colique avec douleur abdominale et diarrhée sanglante.
Hausses de la tension artérielle : Des augmentations de la tension artérielle ont été signalées suite à la prise d’AMERGE®. Aux doses recommandées pour la voie orale, les augmentations de la tension artérielle sont généralement mineures (augmentations maximales moyennes de < 5 mm Hg pour la pression systolique et de < 3 mm Hg pour la pression diastolique à la dose de 2,5 mg). Ces effets peuvent être plus marqués chez les personnes âgées et chez les hypertendus. Dans une étude pharmacodynamique menée auprès de patients normotendus (n = 12) et de patients hypertendus sous antihypertenseurs (n = 12), les effets vasopresseurs d’AMERGE® étaient plus marqués chez les patients hypertendus (hausses moyennes pondérées des pressions systolique et diastolique de 6 et 4 mm Hg chez les sujets hypertendus contre 3 et 2 mm Hg chez les sujets normotendus recevant deux doses de 2,5 mg à deux heures d’intervalle). Deux patients hypertendus ont éprouvé trois épisodes de malaise thoracique alors qu’ils recevaient le naratriptan. D’importantes élévations de la tension artérielle, y compris une crise hypertensive, ont été signalées en de rares occasions chez des patients avec ou sans antécédents d’hypertension qui recevaient des agonistes des récepteurs 5-HT1. AMERGE® est contre-indiqué chez les patients souffrant d’hypertension sévère ou non maîtrisée (voir CONTRE-INDICATIONS).
En présence d’hypertension maîtrisée, AMERGE® doit être administré avec prudence, car des augmentations transitoires de la tension artérielle et de la résistance vasculaire périphérique ont été observées dans une faible proportion de patients.
Immunitaire
Hypersensibilité : De rares réactions d’hypersensibilité (anaphylaxie ou réactions anaphylactoïdes) peuvent se produire chez les patients recevant un agoniste des récepteurs 5-HT1 tel AMERGE®. Ces réactions peuvent menacer le pronostic vital ou être fatales. En général, les réactions d’hypersensibilité aux médicaments risquent plus de se produire chez les personnes ayant des antécédents de sensibilité à des allergènes multiples (voir CONTRE-INDICATIONS). Compte tenu de la possibilité de réactions d’hypersensibilité croisée, AMERGE® ne doit pas être administré à des patients qui ont des antécédents d’hypersensibilité au sumatriptan ou à des agonistes des récepteurs 5-HT1 chimiquement apparentés. Comme AMERGE® renferme un composé sulfamide, il existe un risque théorique de réactions d’hypersensibilité chez les patients présentant une hypersensibilité connue aux sulfamides.
Neurologique
On doit prendre soin d’exclure la présence d’autres affections neurologiques potentiellement graves avant de traiter la céphalée chez des patients qui n’ont pas été diagnostiqués précédemment comme migraineux ou qui ressentent une céphalée qui, pour eux, est atypique. On a eu de rares rapports de patients recevant des agonistes des récepteurs 5-HT1 pour des céphalées graves qui, par la suite, se sont révélées secondaires à une lésion neurologique en évolution. Dans le cas de patients récemment diagnostiqués ou de patients présentant des symptômes atypiques, le diagnostic de migraine doit être reconsidéré si aucune réponse n’est obtenue après la première dose d’AMERGE®.
Convulsions : La prudence est de rigueur lorsque AMERGE® est administré à des patients qui ont des antécédents d’épilepsie ou de lésions cérébrales structurales qui abaissent le seuil convulsif.
Inhibiteurs sélectifs du recaptage de la sérotonine/inhibiteurs du recaptage de la sérotonine/noradrénaline et syndrome sérotoninergique : Des cas de syndrome sérotoninergique menaçant le pronostic vital ont été signalés lors de l’utilisation combinée d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)/d’inhibiteurs du recaptage de la sérotonine/noradrénaline (IRSN) et de triptans. Si un traitement concomitant par AMERGE® et un ISRS (comme la fluoxétine, la paroxétine, la sertraline) ou un IRSN (comme la venlafaxine) est cliniquement justifié, une surveillance étroite du patient est indiquée, particulièrement lors de la mise en route du traitement et d’une augmentation de la dose. Les symptômes du syndrome sérotoninergique peuvent comprendre des modifications de l’état mental (par exemple, agitation, hallucinations, coma), une instabilité du système autonome (par exemple, tachycardie, tension artérielle instable, hyperthermie), des aberrations neuromusculaires (par exemple, hyperréflexie, incoordination) et/ou des symptômes gastro-intestinaux (par exemple, nausées, vomissements, diarrhée) (voir INTERACTIONS MÉDICAMENTEUSES, Inhibiteurs sélectifs du recaptage de la sérotonine/inhibiteurs du recaptage de la sérotonine/noradrénaline).
Troubles psychomoteurs : Lors d’une étude sur la fonction psychomotrice de sujets en bonne santé, des doses uniques de 5 mg et de 10 mg d’AMERGE® administrées par voie orale ont été associées à de la sédation et à une perte de vigilance. Bien que ces doses soient supérieures aux doses recommandées pour le traitement de la migraine, les patients doivent être prévenus du risque de somnolence que comporte le traitement à l’aide d’AMERGE®. On doit également leur conseiller d’éviter les tâches qui exigent de l’habileté (conduite d’un véhicule ou opération de machine, p. ex.) s’ils sont somnolents.
Ophtalmologique
Liaison à la mélanine : Trois mois après l’administration d’une seule dose orale (10 mg/kg) de naratriptan radiomarqué, des traces de radioactivité ont été décelées dans les yeux de rats pigmentés, ce qui porte à croire que le médicament ou ses métabolites peuvent se lier à la mélanine de l’œil. L’importance de cette observation sur le plan clinique est inconnue. Aucune surveillance systématique de la fonction visuelle n’a été effectuée dans les essais cliniques. Les médecins qui prescrivent ce médicament doivent envisager la possibilité d’effets ophtalmologiques à longue échéance dus à l’accumulation de naratriptan dans les tissus riches en mélanine.
Céphalée par surconsommation de médicaments : La surconsommation de médicaments contre les crises de migraine a été associée à l’exacerbation des céphalées (céphalée par surconsommation de médicaments, CSM) chez des patients sensibles. L’arrêt du traitement pourrait être nécessaire.
Populations particulières
Femmes enceintes : Le naratriptan peut traverser la barrière placentaire chez les rates et les lapine gravides, mais on ignore s’il peut également la traverser chez l’humain. Chez des animaux ayant reçu des doses élevées du médicament, des cas de toxicité maternelle et de toxicité du développement (anomalie squelettique et perte du fœtus après l’implantation) sont survenus (voir TOXICOLOGIE – Reproduction et tératologie). Des données recueillies depuis la commercialisation du médicament et provenant de registres de grossesses prospectifs font état de l’issue de la grossesse chez des femmes exposées au naratriptan. Compte tenu de la petite taille de l’échantillon, on ne peut tirer de conclusion définitive sur le risque de malformations congénitales après l’exposition au naratriptan durant la grossesse. AMERGE® ne doit pas être utilisé pendant la grossesse à moins que les bienfaits escomptés pour la mère ne justifient les risques possibles pour le fœtus.
Femmes qui allaitent : AMERGE® et/ou ses métabolites sont excrétés dans le lait maternel des rates (deux heures après gavage par voie orale, les concentrations du médicament étaient 3,5 fois plus élevées dans le lait maternel que dans le plasma maternel). On ignore si AMERGE® est excrété dans le lait maternel humain. On doit donc faire preuve de prudence si l’on envisage de prescrire AMERGE® à la femme qui allaite.
Pédiatrie (< 12 ans) : L’innocuité et l’efficacité d’AMERGE® n’ont pas été étudiées chez les enfants de moins de 12 ans. L’emploi de ce médicament chez ce groupe d’âge n’est donc pas recommandé.
Adolescents (12-17 ans) : AMERGE® administré à des doses uniques de 0,25 mg, 1,0 mg et 2,5 mg ne s’est pas révélé plus efficace qu’un placebo chez les adolescents (de 12 à 17 ans). De plus, l’innocuité d’AMERGE® chez les adolescents n’a pas été établie. Par conséquent, l’emploi de ce médicament chez les adolescents n’est pas recommandé.
Gériatrie (> 65 ans) : L’innocuité et l’efficacité d’AMERGE® n’ont pas été étudiées adéquatement chez les personnes de plus de 65 ans. On sait qu’AMERGE® est éliminé en bonne partie par les reins et il se peut que le risque d’effets indésirables avec ce médicament soit plus élevé chez les patients âgés dont la fonction rénale est réduite. De plus, les patients âgés sont plus susceptibles de présenter une diminution de la fonction hépatique, une coronaropathie ou une hausse prononcée de la tension artérielle. Les études cliniques sur AMERGE® n’incluaient pas de sujets de plus de 65 ans. L’emploi d’AMERGE® chez les personnes âgées n’est donc pas recommandé.
Atteinte hépatique : AMERGE® doit être administré avec prudence chez les patients ayant une atteinte hépatique (voir CONTRE-INDICATIONS, POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Atteinte rénale : AMERGE® doit être administré avec prudence chez les patients ayant une atteinte rénale (voir CONTRE-INDICATIONS, POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Surveillance et épreuves de laboratoire
Aucune épreuve de laboratoire précise n’est recommandée pour la surveillance des patients avant et/ou après un traitement par AMERGE®.
Dépendance/tolérance
Dépendance : Lors d’une étude clinique regroupant 12 sujets ayant tous utilisé des opiacés par voie orale et d’autres psychotropes, l’administration d’AMERGE® (de 1 à 5 mg) a produit des réponses subjectives, telles que celles qui sont habituellement associées à un grand nombre de substances faisant l’objet d’abus, moins intenses que ne l’a fait la codéine (de 30 à 90 mg). Des études à long terme (12 mois) auprès de patients migraineux prenant AMERGE® n’ont révélé aucun signe de consommation accrue du médicament.
EFFETS INDÉSIRABLES
Des troubles cardiaques graves dont certains ont entraîné la mort, sont survenus après un traitement par des agonistes des récepteurs 5-HT1. Il s’agit de cas extrêmement rares qui ont été le plus souvent constatés chez des patients présentant des facteurs de risque de la coronaropathie. Les rapports incluaient un angiospasme coronarien, une ischémie myocardique transitoire, un infarctus du myocarde, une tachycardie ventriculaire et une fibrillation ventriculaire (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation des taux.
Expérience dans les essais cliniques sur AMERGE®
Effets indésirables typiques des agonistes 5-HT1 : Comme d’autres agonistes des récepteurs 5-HT1, AMERGE® a été associé à des sensations de lourdeur, de pression, d’oppression ou de douleur pouvant être intenses. Ces sensations peuvent affecter n’importe quelle partie du corps, incluant le thorax, la gorge, le cou, la mâchoire et les membres supérieurs.
Innocuité immédiate : L’innocuité et l’efficacité de doses de 1 mg et de 2,5 mg d’AMERGE® ont été étudiées dans le cadre de quatre essais cliniques contrôlés par placebo auprès de patients adultes migraineux. Deux de ces essais avec groupes parallèles portaient sur le traitement d’une seule crise migraineuse. Dans le troisième essai croisé, les patients ont reçu chacune de ces doses lors de crises migraineuses séparées. Dans le quatrième essai parallèle, les patients devaient traiter jusqu’à trois crises de migraine. Dans tous les essais, les patients ayant ressenti d’abord un soulagement de la céphalée 240 minutes après la prise, mais ensuite une douleur plus intense de 4 à 24 heures après la prise, étaient autorisés à prendre une deuxième dose du médicament qu’ils avaient reçu auparavant selon la méthodologie à double insu.
La fréquence globale des effets indésirables après l’administration d’AMERGE® à 1 mg et à 2,5 mg (une dose ou plus) a été similaire à celle observée avec le placebo (28,5 % et 30,2 % contre 28,9 %, respectivement). AMERGE® était en général toléré, et la plupart des effets indésirables étaient légers, transitoires et spontanément résolutifs. Les effets indésirables les plus courants qui sont survenus à une fréquence supérieure à celle enregistrée dans le groupe placebo ont été les malaises ou la fatigue (2,4 % contre 0,8 % pour le placebo) et une sensation au cou, à la gorge ou à la mâchoire (2,1 % contre 0,3 % pour le placebo). Le Tableau 1 ci-après donne la liste des effets indésirables qui se sont produits le plus fréquemment lors de quatre essais cliniques importants, contrôlés par placebo. Seuls les effets qui se sont produits à une fréquence d’au moins 1 % et qui ont été plus fréquents dans les groupes recevant AMERGE® à 1 mg ou à 2,5 mg que dans le groupe placebo, figurent au Tableau 1. L’examen du tableau révèle que bon nombre de ces effets indésirables sont liés à la dose.
Tableau 1 Effets indésirables liés au traitement signalés par au moins 1 % des migraineux lors d’essais cliniques contrôlés par placebo
| Placebo | AMERGE® 1 mg | AMERGE® 2,5 mg | |
| Nombre de patients | 922 | 1 024 | 1 016 |
| Nombre de migraines traitées | 1 059 | 1 387 | 1 368 |
Symptômes possiblement d’origine cardiaque Sensations dans le cou, la gorge ou la mâchoire* Sensations dans la poitrine* Sensations dans les membres supérieurs* Effets neurologiques Étourdissements Somnolence/sédation Paresthésie Sensations dans la face/la tête* Céphalée Effets gastro-intestinaux Nausées Hyposalivation Effets non spécifiques Malaise et fatigue | 0,3 % 1,1 % 0,3 % 1,5 % 0,8 % 0,8 % 0,5 % 0,2 % 6,2 % 0,3 % 0,8 % | 1,7 % 0,8 % 0,5 % 1,0 % 0,9 % 1,6 % 0,5 % 0,4 % 5,9 % 0,5 % 1,6 % | 2,1 % 1,2 % 1,4 % 2,2 % 1,7 % 1,5 % 1,3 % 1,0 % 6,3 % 1,0 % 2,4 % |
* Par « sensation » on entend tout effet indésirable décrit comme une douleur ou un malaise, une pression, une lourdeur, une constriction, un serrement, une sensation de chaleur/brûlure, une paresthésie, un engourdissement, des picotements et des sensations étranges.
Innocuité à long terme : Au cours d’une étude ouverte auprès de 417 patients ayant traité 15 301 crises migraineuses à l’aide d’AMERGE® pendant une période pouvant atteindre un an, les effets indésirables les plus courants ont été les suivants, par ordre décroissant de fréquence : nausées (16 %), malaise et fatigue (11 %), somnolence (10 %), sensations* dans la poitrine (8 %), sensations* dans le cou, la gorge ou la mâchoire (8 %), paresthésie (7 %), sensations* dans la tête ou la face (6 %), vomissements (6 %) et étourdissements (5 %). En raison de l’absence d’un contrôle placebo dans cette étude, aucun lien causal entre AMERGE® et ces effets indésirables ne peut être établi avec certitude. (* Voir la note au bas du Tableau 1).
Autres effets indésirables observés avec AMERGE® : Les paragraphes qui suivent présentent la fréquence des effets cliniques indésirables les moins courants. Étant donné que certains d’entre eux ont été observés au cours d’études ouvertes non contrôlées, aucun lien causal entre AMERGE® et ces effets ne peut être établi avec certitude. Tous les effets rapportés sont énumérés ci-après, sauf ceux qui figurent déjà au tableau 1, ceux pour lesquels nous ne disposons que d’une information générale et ceux qui n’ont pas été raisonnablement associés au médicament. Leur fréquence est calculée en fonction du nombre de patients signalant les effets indésirables, divisé par le nombre total de patients (n = 2 790) exposés à AMERGE®. Les effets sont également classés par système corporel et énumérés par ordre décroissant de fréquence selon les définitions suivantes : les effets indésirables fréquents (au moins 1/100 patients), les effets indésirables peu fréquents (1/100 à 1/1 000 patients) et les effets indésirables rares (moins de 1/1 000 patients).
Effets généraux : Fréquents : paresthésie et sensations de chaleur. Peu fréquents : frissons et/ou fièvre, modifications de l’odeur ou du goût et sensations de pression, de serrement et de lourdeur. Rares : allergies et réactions allergiques, troubles de la mobilité et évanouissements.
Effets cardiovasculaires : Peu fréquents : palpitations, hausse de la tension artérielle, tachyarythmies, altérations de l’ÉCG et syncope. Rares : bradycardie, hypotension, varicosités et souffle cardiaque.
Effets oto-rhino-laryngologiques : Fréquents : infections des oreilles, du nez et de la gorge. Peu fréquents : phonophobie, sinusite et inflammation des voies respiratoires supérieures. Rares : rhinite allergique, labyrinthite, acouphène, hémorragie des oreilles, du nez et de la gorge et troubles auditifs.
Effets endocriniens et métaboliques : Peu fréquents : soif, polydipsie, déshydratation et rétention hydrique. Rares : hyperlipidémie, hypercholestérolémie, hypothyroïdisme, hyperglycémie, glycosurie, cétonurie et néoplasie de la glande parathyroïde.
Effets gastro-intestinaux : Fréquents : vomissements. Peu fréquents : syndromes dyspeptiques, diarrhée, hyposalivation, douleur et gêne gastro-intestinales, gastro-entérite et constipation. Rares : résultats anormaux aux épreuves d’exploration de la fonction hépatique, taux anormaux de bilirubine, hypertrophie des glandes salivaires, hémorroïdes, gastrite, œsophagite, irritation et démangeaison buccales, régurgitation, reflux, et ulcères d’estomac.
Effets musculosquelettiques : Peu fréquents : douleur musculaire/musculosquelettique, spasmes et crampes musculaires, arthralgie et rhumatisme articulaire. Rares : raideurs musculaire et articulaire, crispation et rigidité.
Effets neurologiques : Fréquent : migraine. Peu fréquents : vertige, tremblements, troubles du sommeil, troubles de la fonction cognitive et hyperesthésie. Rares : troubles de l’équilibre, baisse de la conscience, confusion, sédation, troubles de la coordination, névrite, rêves, altération du goût, retard moteur, contraction musculaire, fasciculation et convulsions.
Effets oculaires : Peu fréquent : photophobie. Rares : hémorragie oculaire, sécheresse des yeux et trouble de l’accommodation.
Effets psychiatriques : Peu fréquents : anxiété et troubles dépressifs. Rares : agression, agitation et détachement.
Effets sur la fonction sexuelle ou la reproduction : Rares : masses au niveau de l’appareil reproducteur de la femme et inflammation des trompes de Fallope.
Effets dermatologiques : Peu fréquents : photosensibilité de la peau, éruptions cutanées, prurit, transpiration et urticaire. Rares : érythème, dermatite, dermatose, éruption cutanée prurigineuse, perte des cheveux et des poils et alopécie.
Effets urologiques : Peu fréquents : infections urinaires. Rares : hémorragie des voies urinaires, envie impérieuse et pyélite.
Effets indésirables du médicament signalés après la commercialisation du produit
La section qui suit fait état des manifestations indésirables potentiellement importantes qui sont survenues dans la pratique clinique et ont été rapportées volontairement à divers systèmes de surveillance. Les manifestations énumérées ont été rapportées suite à l’usage du naratriptan au Canada et dans d’autres pays. Ces manifestations ne comprennent pas celles déjà indiquées dans la section EFFETS INDÉSIRABLES ci-haut. Étant donné que les rapports décrivent des manifestations signalées volontairement lors de l’utilisation du médicament à l’échelle mondiale pendant la période de postcommercialisation, la fréquence des manifestations et la responsabilité du naratriptan ne peuvent pas être déterminées de façon fiable.
Effets généraux : Hypersensibilité, y compris de l’anaphylaxie et des réactions anaphylactoïdes, dans certains cas sévères (p. ex., collapsus circulatoire) (voir MISES EN GARDE ET PRÉCAUTIONS).
Effets cardiovasculaires : Angine, infarctus du myocarde, ischémie vasculaire périphérique, accident vasculaire cérébral, y compris ischémie cérébrale transitoire, hémorragie sous-arachnoïdienne et infarctus cérébral (voir MISES EN GARDE ET PRÉCAUTIONS).
Effet gastro-intestinal : Ischémie colique (voir MISES EN GARDE ET PRÉCAUTIONS).
Effets neurologiques : Somnolence (voir MISES EN GARDE ET PRÉCAUTIONS).
Effets sur les voies respiratoires : Dyspnée (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Le métabolisme limité d’AMERGE® et le vaste éventail d’isoenzymes du cytochrome P450 qui y participent, confirmés par des études in vitro, portent à croire qu’AMERGE® risque peu de provoquer des interactions médicamenteuses significatives. AMERGE® n’a pas inhibé les monoamine-oxydases (MAO-A ou MAO-B) in vitro. La possibilité d’interactions pharmacodynamiques in vivo entre AMERGE® et les inhibiteurs de la monoamine-oxydase n’a pas été étudiée.
Interactions médicament-médicament
Médicaments renfermant de l’ergot : On a signalé que des médicaments renfermant de l’ergot provoquaient des réactions angiospastiques prolongées. Étant donné que, théoriquement, ces effets peuvent être additifs, l’administration concomitante de médicaments renfermant de l’ergot ou de type ergot (comme la dihydroergotamine ou le méthysergide) est contre-indiquée dans les 24 heures suivant l’administration d’AMERGE® (voir CONTRE-INDICATIONS).
Autres agonistes des récepteurs 5-HT1 : L’administration d’AMERGE® avec d’autres agonistes des récepteurs 5-HT1 n’a pas été étudiée chez des patients migraineux. Comme, théoriquement, l’administration conjointe de différents agonistes des récepteurs 5-HT1 comporte un risque accru d’angiospasme coronarien, l’usage de ces médicaments à intervalles de moins de 24 heures est contre-indiqué (voir CONTRE-INDICATIONS).
Inhibiteurs sélectifs du recaptage de la sérotonine/inhibiteurs du recaptage de la sérotonine/noradrénaline : Des cas de syndrome sérotoninergique menaçant le pronostic vital ont été signalés lors de l’utilisation conjointe d’un inhibiteur sélectif du recaptage de la sérotonine (ISRS) ou d’un inhibiteur du recaptage de la sérotonine/noradrénaline (IRSN) et de triptans (voir MISES EN GARDE ET PRÉCAUTIONS).
Contraceptifs hormonaux : Une étude de pharmacocinétique auprès de patientes migraineuses a révélé que l’usage de contraceptifs hormonaux était associé à une diminution de 32 % de la clairance du naratriptan.
Interactions médicament-aliment
Alcool et aliments : Des études cliniques n’ont montré aucune interaction pharmacocinétique lorsque le naratriptan était administré conjointement avec de l’alcool ou des aliments.
Effets du médicament sur le mode de vie
Tabagisme : Une étude de pharmacocinétique réalisée auprès de patients migraineux a révélé que le tabagisme était associé à une augmentation de 29 % de la clairance du naratriptan.
Effets du médicament sur les épreuves de laboratoire
À notre connaissance, les comprimés AMERGE® n’interfèrent pas avec les épreuves de laboratoire couramment utilisées.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
AMERGE® est recommandé seulement pour le traitement de crises de migraine.
AMERGE® ne doit pas être administré comme traitement prophylactique.
- On ignore pour l’instant s’il est sécuritaire de traiter en moyenne plus de quatre céphalées par période de 30 jours.
- Si la première dose ne soulage pas la migraine, le patient ne doit pas prendre d’autres comprimés AMERGE® pour traiter la même crise parce que ceux-ci n’apporteront probablement pas d’avantage additionnel.
- AMERGE® peut être pris avec ou sans nourriture.
Posologie recommandée et modification posologique
Adultes : Chez l’adulte, la dose minimale efficace en une prise d’AMERGE® en comprimés est de 1 mg. La dose maximale recommandée en une prise est de 2,5 mg et elle ne doit pas être dépassée (voir ESSAIS CLINIQUES).
Tableau 2 Pourcentage des patients qui ont obtenu un soulagement de leur céphalée 4 heures après l’administration du médicament‡
| Placebo | AMERGE® 1 mg | AMERGE® 2,5 mg | ||||
| % | (n) | % | (n) | % | (n) | |
| Étude 1 | 39 | (91) | 64 | (85) | 63† | (87) |
| Étude 2 | 34 | (122) | 50* | (117) | 60*† | (127) |
| Étude 3 | 27 | (107) | 52* | (219) | 66*M | (209) |
| Étude 4 | 33 | (602) | 57* | (595) | 68*M | (586) |
‡ Le soulagement de la douleur est défini comme une réduction de l’intensité de la céphalée du degré 3 ou 2 (sévère ou modérée) au degré 1 ou 0 (légère ou nulle).
† Les doses d’AMERGE® de 1 mg et de 2,5 mg n’ont pas été comparées.
* p < 0,05 vs placebo
M p < 0,01 vs AMERGE® à 1 mg
Dans trois des quatre études, un soulagement optimal des céphalées a été observé avec la dose de 2,5 mg. Les réactions des patients aux différentes doses d’AMERGE® peuvent varier. Par conséquent, on doit faire le choix de la dose sur une base individuelle, en soupesant le bienfait possible de la dose de 2,5 mg et le risque peut-être accru d’effets indésirables.
Administration
Les comprimés AMERGE® doivent être avalés entiers avec de l’eau. AMERGE® doit être pris aussitôt que possible après l’apparition de la céphalée migraineuse, mais est également efficace s’il est administré plus tard.
Deuxième dose
Si la céphalée migraineuse reprend, ou si le patient n’a obtenu qu’un soulagement partiel après la première dose, on peut répéter celle-ci une fois après 4 heures, ce qui représente une dose maximale de 5 mg en 24 heures.
Populations particulières
Insuffisance rénale : La néphropathie ou un dysfonctionnement rénal provoquent une prolongation de la demi-vie d’AMERGE® administré par voie orale. Par conséquent, si le traitement est jugé nécessaire en présence d’une atteinte rénale, on ne doit pas dépasser une dose unique de 1 mg. Ne pas administrer plus de 2 mg du médicament en 24 heures. L’effet des doses répétées chez les patients accusant une atteinte rénale n’a pas été évalué (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). L’administration d’AMERGE® chez les patients présentant une atteinte rénale sévère (clairance de la créatinine < 15 mL/min) est contre-indiquée (voir CONTRE-INDICATIONS).
Insuffisance hépatique : L’hépatopathie ou un dysfonctionnement hépatique provoquent une prolongation de la demi-vie d’AMERGE® administré par voie orale. Par conséquent, si le traitement est jugé nécessaire en présence d’une atteinte hépatique, on ne doit pas dépasser une dose unique de 1 mg. Ne pas administrer plus de 2 mg du médicament en 24 heures (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). L’administration d’AMERGE® chez les patients accusant une atteinte hépatique sévère (Child-Pugh, degré C) est contre-indiquée (voir CONTRE-INDICATIONS).
Hypertension : AMERGE® ne doit pas être administré à des patients souffrant d’hypertension sévère ou non maîtrisée. Les patients qui présentent une hypertension légère ou modérée stabilisée doivent être traités avec prudence à l’aide de la plus faible dose efficace.
SURDOSAGE
Lors des études cliniques, de nombreux patients (n = 222) et des sujets en bonne santé (n = 196) ont reçu AMERGE® à des doses variant de 5 mg à 25 mg. Dans la plupart des cas, aucun effet indésirable grave n’a été signalé. Un patient traité avec une dose de 7,5 mg a accusé des altérations de l’ÉCG démontrant une ischémie vraisemblablement dues à un angiospasme coronarien. Cet effet n’était pas lié à une issue clinique grave. Chez un patient présentant une hypertension légère, on a observé une hausse importante de la tension artérielle commençant 30 minutes après l’administration d’une dose de 10 mg (quatre fois la dose maximale recommandée en une prise), soit de 150/98 mm Hg au départ pour atteindre 204/144 mm Hg après 225 minutes. La tension a été normalisée à l’aide d’un antihypertenseur. L’administration de 25 mg (soit dix fois la dose maximale recommandée en une prise) de naratriptan chez un homme en bonne santé a augmenté la tension artérielle, qui est passée de 120/67 mm Hg avant le traitement à 191/113 mm Hg, approximativement 6 heures après la prise, et a entraîné des effets indésirables tels que des sensations ébrieuses, une tension dans la nuque, de la fatigue et une perte de coordination. La tension artérielle est revenue près du niveau initial dans les 8 heures suivant l’administration de la dose, sans intervention pharmacologique.
La demi-vie d’élimination du naratriptan étant d’environ 5 à 8 heures (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE), la surveillance des patients après une surdose d’AMERGE® doit se poursuivre pendant au moins 24 heures, ou plus longtemps si les signes et les symptômes persistent. Le traitement de soutien standard doit être appliqué au besoin. Si le patient ressent une douleur thoracique ou tout autre symptôme correspondant à une angine de poitrine, on doit effectuer un électrocardiogramme pour rechercher toute altération de type ischémique. Le traitement approprié (nitroglycérine ou autres vasodilatateurs coronariens, p. ex.) doit être administré au besoin.
On ignore quel est l’effet de l’hémodialyse ou de la dialyse péritonéale sur les concentrations sériques d’AMERGE®.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le naratriptan s’est révélé un agoniste sélectif d’un sous-type de récepteur vasculaire 5-hydroxytryptamine (appartenant probablement à la famille des 5-HT1B/1D) avec une affinité de liaison faible ou nulle pour les sous-types de récepteurs 5-HT2/3 ou les récepteurs alpha1, alpha2 ou bêta-adrénergiques, ou encore pour les récepteurs de la dopamine1, de la dopamine2, de la benzodiazépine ou les récepteurs muscariniques. Le naratriptan n’a pas exercé d’activité agoniste ou antagoniste dans des essais ex vivo sur Pour traiter une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
les activités régies par les récepteurs 5-HT4 et 5-HT7. L’action thérapeutique d’AMERGE® dans la migraine est en général attribuée à son activité agoniste sur les récepteurs 5-HT1B/5-HT1D. Deux théories sont présentement proposées pour expliquer l’efficacité des agonistes des récepteurs 5-HT1 dans la migraine. Selon la première théorie, l’activation des récepteurs 5-HT1 situés sur les vaisseaux intracrâniens et notamment dans les anastomoses artério-veineuses, provoque une vasoconstriction, ce qui correspond au soulagement de la céphalée migraineuse. Selon la deuxième théorie, l’activation des récepteurs 5-HT1 situés sur les fibres périvasculaires du système trigéminal freine la libération de neuropeptides pro-inflammatoires. Ces théories ne sont pas mutuellement exclusives.
Pharmacocinétique
Absorption : Le naratriptan est bien absorbé, la biodisponibilité par voie orale étant de 74 % chez la femme et de 63 % chez l’homme. Après administration orale, l’absorption est rapide et les concentrations maximales sont atteintes en 2 à 5 heures. Une étude croisée biphasique a été menée auprès de 15 patientes migraineuses recevant AMERGE® à raison d’un seul comprimé de 2,5 mg pendant une crise migraineuse, suivi 3 à 7 jours plus tard d’un autre comprimé de 2,5 mg pendant une période libre de migraine. Lors d’une crise migraineuse, l’absorption est plus lente, bien que l’exposition au médicament (ASC) et la demi-vie d’élimination ne soient pas significativement affectées.
Tableau 3 Paramètres pharmacocinétiques chez les patientes migraineuses traitées à l’aide de comprimés AMERGE® à 2,5 mg*
| Paramètre | Lors d’une crise migraineuse (n = 15) | Période libre de migraine (n = 15) |
| Cmax (ng/mL) | 7,66 (3,07) | 9,50 (3,63) |
| tmax (h) | 3,8 (2,1) | 2,0 (1,0) |
| ASC (ng/mL.h) | 86,7 (32,5) | 92,0 (33,7) |
| Cl/F (mL/min) | 467,5 (126,4) | 520,7 (222,6) |
| t ½ (h) | 6,75 (1,44) | 7,02 (2,39) |
* Valeurs citées en tant que moyenne mathématique (écart type)
Cmax - concentration maximale tmax - temps pour atteindre la concentration maximale Cl/F - clairance apparente t½ - demi-vie d’élimination
ASC - aire sous la courbe des concentrations-temps extrapolée à l’infini
Les concentrations plasmatiques de naratriptan augmentent proportionnellement à la dose et suivant une pharmacocinétique linéaire pour des doses variant de 1 à 10 mg. L’absorption et l’élimination sont indépendantes de la dose. L’ingestion d’aliments n’affecte pas de façon notable les propriétés pharmacocinétiques du naratriptan. Une administration répétée d’AMERGE® (jusqu’à 10 mg une fois par jour pendant 5 jours) n’entraîne pas d’accumulation du médicament.
Distribution : Une étude de pharmacocinétique démographique a révélé que le naratriptan est distribué dans un volume d’environ 261 L. Le taux de liaison du naratriptan aux protéines plasmatiques est faible (29 %).
Métabolisme : In vitro, le naratriptan est transformé par un vaste éventail d’isoenzymes du cytochrome P450 en un certain nombre de métabolites inactifs. Le naratriptan est un inhibiteur faible des isoenzymes du cytochrome P450 et n’inhibe pas la monoamine oxydase (MAO). Par conséquent, les interactions métaboliques entre le naratriptan et les médicaments métabolisés par le P450 ou la MAO sont peu probables.
Excrétion : La demi-vie d’élimination varie en général de 5 à 8 heures. La clairance orale est de 509 mL/min chez la femme et de 770 mL/min chez l’homme. La clairance rénale (220 mL/min) dépasse le taux de filtration glomérulaire, ce qui semble indiquer une sécrétion tubulaire active. Le naratriptan est surtout éliminé dans l’urine; 50 % de la dose sont récupérés inchangés et 30 % se trouvent sous forme de métabolites dans l’urine.
Populations particulières et états pathologiques
Gériatrie : Une étude a été effectuée pour comparer la pharmacocinétique du naratriptan chez des sujets jeunes (6 femmes et 6 hommes, âgés de 24 à 44 ans) et des sujets âgés (6 femmes et 6 hommes, âgés de 65 à 77 ans). Les sujets ont reçu deux doses de placebo, de naratriptan à 1 mg et de naratriptan à 2,5 mg à intervalles de 4 heures. Une période minimale de 96 heures a été respectée entre chacun des jours de traitement consécutifs.
Les sujets âgés ont été davantage exposés au naratriptan que les sujets plus jeunes. La Cmax moyenne et les valeurs de l’aire sous la courbe de concentration plasmatique-temps étaient de 28 % et 38 % supérieures, respectivement, pour le groupe recevant la dose de 1 mg, et de 15 % et 32 % supérieures, respectivement, pour le groupe recevant la dose de 2,5 mg. La clairance totale et la clairance rénale ont diminué d’environ 30 %, tandis que la demi-vie d’élimination a augmenté d’approximativement 1 heure.
Les hausses de la pression artérielle systolique enregistrées à la dose de 2,5 mg étaient plus marquées chez les sujets âgés que chez les sujets jeunes (hausses maximales moyennes de 12 mm Hg chez les sujets âgés comparativement à 2 mm Hg chez les sujets jeunes).
Insuffisance hépatique : Le métabolisme hépatique joue un rôle limité dans la clairance du naratriptan. La pharmacocinétique d’une dose unique de 2,5 mg de naratriptan a été déterminée chez des sujets présentant une atteinte hépatique modérée (Child-Pugh, degrés A ou B, n = 8) et des sujets en bonne santé appariés en fonction de l’âge et du sexe (n = 8). Les sujets souffrant d’une atteinte hépatique ont présenté une clairance modérément réduite (environ 30 %) se traduisant par des augmentations d’environ 40 % de la demi-vie d’élimination (intervalle de 8 à 16 heures) et de l’aire sous la courbe concentration plasmatique-temps (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Les reins sont la voie principale d’élimination du naratriptan. Une étude comparant des hommes et des femmes présentant une atteinte rénale légère ou modérée (n = 15; 31 à 58 ans; clairance de la créatinine de départ : médiane de 41,2 mL/min, intervalle de 18 à 115 mL/min) avec des sujets en bonne santé appariés en fonction du sexe (n = 8; 21 à 47 ans), a révélé une diminution de la clairance orale (moyenne réduite de 50 %) se traduisant par une demi-vie moyenne plus longue (environ 11 heures, intervalle de 7 à 20 heures) et une augmentation de la Cmax moyenne (environ 40 %). Dans cette étude, les mesures de la tension artérielle permettent de penser qu’un accroissement du degré d’exposition au médicament chez les patients présentant une atteinte rénale peut être lié à une augmentation de la tension artérielle plus marquée que chez les personnes en bonne santé recevant la même dose (5 mg) (voir POSOLOGIE ET ADMINISTRATION).
ENTREPOSAGE ET STABILITÉ
AMERGE® doit être conservé à moins de 30 °C.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Présentation
Les comprimés AMERGE® à 2,5 mg sont des comprimés pelliculés verts, en forme de « D » avec la mention GXCE5 gravée d’un côté; ils sont présentés en plaquette alvéolée de 2 ou 6 comprimés.
Les comprimés AMERGE® à 1 mg sont des comprimés pelliculés blancs, en forme de « D » avec la mention GXCE3 gravée d’un côté; ils sont présentés en plaquette alvéolée de 2 comprimés.
Composition
Les comprimés AMERGE® renferment 1 ou 2,5 mg de naratriptan (base) sous forme de chlorhydrate ainsi que les excipients suivants :cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropylméthylcellulose, lactose, laque d’aluminium carmin d’indigo (FD & C bleu no 2) [comprimé à 2,5 mg seulement], oxyde de fer jaune [comprimé à 2,5 mg seulement], stéarate de magnésium et triacétine.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de naratriptan
Nom chimique : 2-[3-(1-méthyl-pipéridine-4-yl)-1H-indol-5-yl]-acide éthane sulfonique chlorhydrate de méthylamide
Formule moléculaire : C17H25N3O2S•HCl
Masse moléculaire : 371,9
Formule développée :
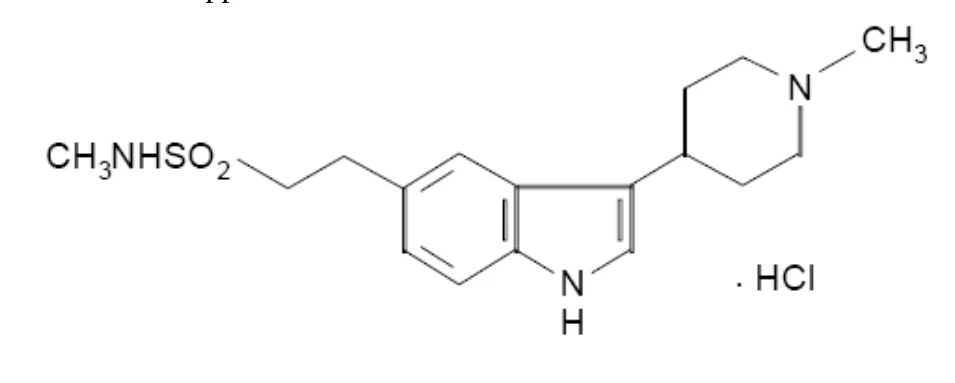
Propriétés physicochimiques : Le chlorhydrate de naratriptan est une substance solide microcristalline de couleur blanche à jaune pâle dont le point de fusion est de 246 oC. Sa solubilité dans l’eau (25 oC) est de 35 mg/mL. Son pKa est de 9,7 (pipéridinyle azoté), et son pH (solution aqueuse à 1 %) est de 6,3.
ESSAIS CLINIQUES
Quatre essais cliniques de détermination de dose, à double insu et contrôlés par placebo ont été menés afin d’évaluer l’efficacité et l’innocuité d’AMERGE® à des doses allant de 0,1 mg à 10 mg administrées par voie orale chez un total de 3 160 patients adultes souffrant de crises migraineuses caractérisées par une douleur modérée ou sévère. La dose minimale efficace était de 1,0 mg. Dans trois des quatre essais cliniques, la dose de 2,5 mg a donné de meilleurs résultats que la dose de 1,0 mg en ce qui a trait au taux global de soulagement de la céphalée. Des doses uniques de 5 mg et plus ne sont pas recommandées en raison d’une fréquence accrue des effets indésirables. Un soulagement significatif de la céphalée (défini par une douleur légère ou nulle) a été obtenu de 60 à 120 minutes suivant la prise de ces doses. AMERGE® a également soulagé la nausée, la phonophobie et la photophobie associées aux crises migraineuses.
Le tableau ci-dessous présente les résultats obtenus après 4 heures avec les doses recommandées d’AMERGE® au cours de deux des quatre études de détermination des doses efficaces. Dans la première étude, les patients ont été répartis au hasard en groupes parallèles afin de recevoir soit un placebo soit une dose particulière d’AMERGE® pour le traitement d’une seule crise migraineuse. Dans la seconde étude croisée et à répartition aléatoire, les patients ont reçu chacun de ces traitements lors de crises migraineuses séparées. Dans les deux études, les patients ayant ressenti d’abord un soulagement de la céphalée 240 minutes après la prise, mais ensuite une douleur plus intense de 4 à 24 heures après la prise, étaient autorisés à prendre une autre dose du médicament qu’ils avaient reçu auparavant selon la méthodologie à double insu.
Tableau 4 Résultats obtenus 240 minutes après la première dose
Paramètre
| Étude n° 1 |
Étude n° 2
| Placebo (n = 107) | AMERGE® 1 mg (n = 219) | AMERGE® 2,5 mg (n = 209) | Placebo (n = 602) | AMERGE® 1 mg (n = 595) |
AMERGE® 2,5 mg
(n = 586)
Soulagement de la douleur (0/1)1
| 27 % | 52 %* | 66 %*† | 33 % | 57 %* |
68 %*†
Absence de douleur (0)2
| 10 % | 26 %* | 43 %*† | 15 % | 33 %* |
45 %*
Absence de nausée
| 56 % | 71 % • | 77 % • | 54 % | 69 %* |
75 %*
Absence de photophobie
| 34 % | 57 % • | 67 % • | 33 % | 53 %* |
61 %*
Absence de phonophobie
| ‡ | ‡ | ‡ | 36 % | 55 %* |
65 %*
Incapacité clinique (0/1)3
| 49 % | 62 % • | 72 % • | 50 % | 70 %* |
76 %*
1 Le soulagement de la douleur est défini comme une réduction de l’intensité de la céphalée du degré 3 ou 2 (sévère ou modérée) au degré 1 ou 0 (légère ou nulle).
2 L’absence de douleur correspond à un degré d’intensité de la céphalée de 0 (aucune douleur). 3 L’incapacité clinique est mesurée au moyen d’une échelle en quatre points (0 = capacité de fonctionner normalement, 1 = capacité légèrement diminuée, 2 = capacité très diminuée, 3 = alitement nécessaire). ‡ Données sur la photophobie et la phonophobie recueillies comme une seule entité. * p < 0,01 vs placebo
† p < 0,01 vs AMERGE® à 1 mg. Des comparaisons n’ont été effectuées pour aucun autre paramètre que le soulagement de la douleur et l’absence de douleur dans l’étude n° 1, ainsi que le soulagement de la douleur dans l’étude n° 2.
- Des comparaisons statistiques n’ont pas été effectuées.
Un soulagement significatif de la céphalée s’est maintenu pendant 24 heures. Selon les données provenant de quatre études contrôlées par placebo (n = 3 160), parmi les patients ayant obtenu un soulagement de la céphalée avec les comprimés AMERGE® à 2,5 mg, de 72 % à 83 % n’ont pas éprouvé de céphalées récidivantes de 4 à 24 heures après le traitement.
Des analyses de sous-groupes auprès d’une population générale de patients participant à des essais cliniques contrôlés par placebo ont indiqué que l’efficacité d’AMERGE® n’était pas influencée par le type de migraine (avec ou sans aura), le sexe, la prise de contraceptifs oraux ni par l’utilisation concomitante de médicaments couramment utilisés dans la prophylaxie de la migraine (bêta-bloquants, bloqueurs des canaux calciques, antidépresseurs tricycliques, par exemple). Au cours d’une étude ouverte, à long terme (12 mois) portant sur l’administration de doses répétées, 417 patients ont reçu une dose initiale de 2,5 mg d’AMERGE® pour le traitement d’un total de 15 301 crises migraineuses (après avoir reçu la dose de 2,5 mg d’AMERGE®, les patients avaient la possibilité de réduire celle-ci jusqu’à 1 mg s’ils ne la toléraient pas bien; le nombre moyen de crises traitées par patient était de 36 [dose de 2,5 mg] et de 8 [dose de 1 mg]). Le soulagement de la douleur s’est maintenu (comme en témoigne la proportion de crises traitées avec succès à l’aide d’AMERGE®). Le pourcentage médian des crises par patient ayant nécessité une seconde dose destinée à traiter une céphalée récidivante s’élevait à 8 %. Des 417 patients ayant traité des migraines, dix ont choisi de réduire leur dose.
PHARMACOLOGIE DÉTAILLÉE
Animal
On a observé que le naratriptan a une forte affinité pour les récepteurs 5-HT1B (pKi = 8,7) et 5-HT1D (pKi = 8,3) recombinants humains. Le naratriptan semble être un agoniste de ces récepteurs, causant une vasoconstriction sélective des vaisseaux crâniens de chiens chez des modèles in vitro (DE50 = 0,07 à 0,11 µM). Chez le chien anesthésié, le naratriptan a été associé à une réduction liée à la dose du flot sanguin carotidien accompagnée d’une augmentation de la résistance vasculaire de l’artère carotide. La dose cumulative requise pour produire 50 % de son action vasoconstrictrice maximale était de 19 µg/kg par voie intraveineuse. Le naratriptan a également été associé à des augmentations de la résistance vasculaire dans les lits artériels fémoraux, rénaux, vertébraux et coronariens, même si ces effets étaient moins importants que ceux observés sur les vaisseaux crâniens.
Le naratriptan a provoqué la vasoconstriction d’artères coronaires isolées provenant de singes anesthésiés (DE50 = 30 à 47 nM) et d’humains (DE50 = 170 nM) subissant une transplantation cardiaque. En outre, le naratriptan inhibe l’extravasation de protéines plasmatiques des vaisseaux sanguins de la dure-mère après stimulation du nerf trijumeau chez le rat anesthésié et par le fait même bloque l’inflammation neurogène (DI50 = 4,1 µg/kg i.v.). Chez le chat anesthésié, le naratriptan (30 à 100 µg/kg i.v.) accède au système nerveux central (SNC) et inhibe l’action du nerf trijumeau. Le naratriptan n’exerce pas d’effet analgésique généralisé.
Chez des rats recevant du naratriptan par voie orale (50 mg/kg) ou intraveineuse (24 mg/kg), le principal effet consistait en une dépression du comportement. Chez les chiens traités par voie orale (1 mg/kg) ou intraveineuse (0,3 mg/kg), les effets immédiats prédominants consistaient en mydriase, raideur des pattes de derrière, accroissement des aboiements et tachycardie. Les effets observés chez le rat se produisent à des expositions environ 40 fois supérieures (voie orale, basée sur l’ASC) et 400 fois supérieures (voie intraveineuse, basée sur la Cmax) à celles qu’on enregistre chez l’humain après une dose unique de 5 mg (comprimés). En revanche, les effets principaux chez le chien se sont produits à des expositions environ 5 fois supérieures (voie orale, basée sur l’ASC) et 11 fois supérieures (voie intraveineuse, basée sur la Cmax) à celles auxquelles est soumis l’humain.
Aucune preuve ne permet de croire que le naratriptan interférerait avec le métabolisme du pentobarbitone ni ne provoquerait des symptômes caractéristiques d’un syndrome comportemental typique de la 5-HT lorsqu’il est administré avec un inhibiteur de la monoamine-oxydase (pargyline), un inhibiteur du recaptage de la 5-HT (fluoxétine) ou le lithium.
L’absorption, la distribution et l’excrétion du naratriptan sont similaires chez le rat, la souris, le lapin, le chien et l’humain. La biodisponibilité par voie orale est de 39 % chez le rat et de 68 % chez le chien. Le temps requis pour atteindre les concentrations plasmatiques de pointe après l’administration orale du médicament varie de moins de une heure chez le chien à 3 ou 4 heures chez le rat. La demi-vie d’élimination varie de 0,7 heure chez le lapin à 4,6 heures chez la souris.
Le métabolisme du naratriptan chez le chien est limité, le naratriptan inchangé constituant le principal élément retrouvé dans le plasma chez toutes les espèces étudiées, de même que le principal composé retrouvé dans l’urine chez l’humain, le chien, le rat et la souris. La majorité des métabolites a été caractérisée; les métabolites sont rapidement excrétés dans l’urine. Le métabolisme du naratriptan chez le chien est plus proche de celui de l’être humain, le principal métabolite étant le N-oxyde de naratriptan. Aucun des métabolites testés, incluant le N-oxyde, n’a démontré d’activité pharmacologique significative au niveau des récepteurs vasculaires de type 5-HT1.
La liaison aux protéines plasmatiques était faible pour toutes les espèces étudiées (21 à 35 %). Les composés du médicament sont largement distribués dans la plupart des tissus après administration orale ou intraveineuse chez le rat; les plus fortes concentrations sont décelées dans l’appareil gastro-intestinal, le foie, les reins et la vessie. Seules des traces du médicament ont été décelées dans le cerveau et le système nerveux central après administration intraveineuse. Après administration orale, on n’a décelé aucune trace de composés radioactifs du médicament dans les tissus du système nerveux central. De faibles degrés de radioactivité persistent dans les yeux (des animaux pigmentés, probablement associées à la mélanine), les testicules, le foie et les reins (et, dans certains cas, dans la vessie et la thyroïde) à des heures plus tardives (jusqu’à 168 heures après l’administration de la dose). Des composés radioactifs du médicament étaient encore présents dans les yeux trois mois après l’administration (dernière étape de suivi).
Des composés du médicament traversent le placenta chez la rate et chez la lapine gravides. Après administration orale, le rapport entre la radioactivité reliée au médicament dans le tissu fœtal et le plasma maternel variait de 0,2 à 1,9 chez le rat et de 0,3 à 0,7 chez le lapin. De même, le naratriptan est distribué dans le lait maternel des rates. Deux heures après gavage, les concentrations du médicament dans le lait maternel étaient 3,5 fois plus élevées que les concentrations plasmatiques maternelles.
Après administration orale à des chiens, une proportion d’environ 65 à 75 % de la dose est excrétée dans l’urine et de 22 à 32 %, dans les fèces. Chez la souris et le rat, l’excrétion urinaire comptait pour 30 à 40 % de la dose, et les fèces pour 50 à 60 %.
TOXICOLOGIE
Toxicité aiguë
Le naratriptan a une faible toxicité aiguë. La souris et le rat des deux sexes semblent également sensibles aux effets du naratriptan. Les doses orales maximales non létales de > 1 000 mg/kg et d’environ 750 mg/kg ont été établies respectivement pour la souris et le rat. Les doses maximales non létales pour les deux espèces ont été dans la gamme de ≥ 180 à 225 mg/kg et de ≥ 30 à 40 mg/kg respectivement pour les voies sous-cutanée et intraveineuse.
Les signes cliniques indiquent une dépression du comportement et des effets sur le système nerveux central, concordant avec les données observées pour le sumatriptan. La toxicité des organes cibles a été observée dans les testicules/l’épididyme à une dose orale de 340 mg/kg chez le rat seulement. Tous les effets liés au traitement se sont produits à des doses significativement plus élevées que la dose maximale orale proposée pour l’usage clinique (2 x 2,5 mg/jour).
Toxicité et carcinogénicité à longue échéance
Le naratriptan a une faible toxicité aiguë et est bien toléré lors d’études sur les doses répétées effectuées chez le rat et le chien à des doses, ainsi qu’à des degrés d’exposition générale (basés sur l’ASC) beaucoup plus élevés que ceux obtenus chez l’humain.
Chez le rat, l’accroissement de la mortalité a été observé après administration orale répétée pendant une période atteignant 29 semaines à une exposition générale allant d’environ 400 à 1 000 fois celle observée chez l’humain après une dose orale de 5 mg (comprimés). Au même degré d’exposition, on a observé des effets sur les testicules et l’épididyme, une légère réduction du poids de la prostate, des altérations dans le système reproducteur de la femelle (ovaires atrophiques ou cystiques et anœstrus vaginal) et une atrophie des canaux granulaires des glandes salivaires sous-mandibulaires (surtout chez les femelles). Les effets chez les femelles, conjointement avec les changements dans les cycles œstraux observés lors des études sur la fertilité par voie orale, sont considérés comme les signes d’un déséquilibre hormonal. Les effets sont bénins et, à l’exception de l’atrophie testiculaire/épididymique, ont révélé une guérison après une période de repos thérapeutique. Au niveau d’effet nul pour ces observations, l’exposition générale a été d’environ 70 à 100 fois celle observée chez l’humain après une dose orale de 5 mg (comprimés).
Chez le chien, deux mâles recevant de fortes doses (5 mg/kg/jour) ont été sacrifiés vers la fin de l’étude portant sur l’administration orale pendant 12 mois, après des épisodes convulsifs répétés, mais l’examen neurologique et histologique n’a pas révélé de données significatives. Le beagle est reconnu comme ayant une forte fréquence d’épilepsie primaire et aucune donnée similaire n’a été observée chez les autres animaux à ces doses. Des altérations transitoires dans le film lacrymal précornéen ont été observées après administration orale ou intraveineuse répétée. Ces effets sont considérés comme étant liés à la pharmacologie du produit et ont été observés précédemment avec le sumatriptan. Ils n’ont été associés à aucune détérioration histologique de la cornée ou du tissu environnant.
Dans une étude de carcinogénicité, le naratriptan (90 mg/kg/jour) a provoqué une fréquence accrue de lésions prolifératives de la thyroïde, uniquement chez le rat. À la dose orale maximale ne causant pas d’effet oncogène (20 mg/kg/jour), l’exposition générale équivalait à environ 100 fois celle qui est observée chez l’humain après administration d’une dose orale (comprimé) de 5 mg. Chez la souris, une fréquence accrue d’adénome hypophysaire et d’adénome de la glande de Harder a été rapportée à la dose intermédiaire uniquement (65 mg/kg/jour) chez les femelles et les mâles, respectivement. Le naratriptan est par conséquent considéré comme n’étant pas oncogène chez la souris pour des doses atteignant 200 mg/kg/jour.
Mutagénicité
Le naratriptan, ou le naratriptan contenant certaines impuretés synthétiques ou dues à la dégradation, n’est pas mutagène chez aucun des systèmes in vitro ou in vivo utilisés et ne présente pas de risque génétique décelable ni d’effet clastogène. Le naratriptan peut devenir nitrosé in vitro, lors du dosage de nitrosation suivant la méthode préconisée par l’Organisation mondiale de la Santé, pour former un dérivé N-nitroso, lequel est un mutagène bactérien. Lors d’une étude de carcinogénicité spécialement conçue, on a démontré l’exposition au dérivé N-nitroso du naratriptan dans l’estomac des rats soumis à des suppléments de nitrite. Cependant, la génération in situ de ce produit nitrosé n’est pas associée à un risque carcinogène pour le foie ou l’appareil digestif.
Reproduction et tératologie
Lors d’une étude sur la fertilité chez la rate, le naratriptan administré par voie orale a provoqué une toxicité maternelle associée à une augmentation de la perte de préimplantation, un retard de croissance et d’ossification fœtales et une réduction du taux de survie de la génération F1 à de fortes doses (340 mg/kg/jour). Cependant, la performance reproductive globale des générations F0 et F1, de même que le développement des générations F1 et F2 n’ont pas été affectés par le traitement par le naratriptan.
Le naratriptan n’est pas tératogène chez le rat ni chez le lapin. On a observé une toxicité maternelle chez la rate; elle était accompagnée par un léger accroissement de la perte précoce de postimplantation et par des effets mineurs sur le squelette. Chez la lapine hollandaise, la toxicité maternelle a été accompagnée d’augmentations dans la perte de la pré- et postimplantation et, à toutes les doses (1, 5 et 30 mg/kg p.o.), d’effets mineurs sur le squelette et de variations dans la position de la vascularisation cervico-thoracique. Chez la lapine blanche de Nouvelle-Zélande, cependant, la perte embryonnaire et les effets sur la vascularisation fœtale n’ont pas été reproductibles malgré l’exposition à des doses identiques, et la toxicité maternelle n’a été accompagnée que par une fréquence accrue d’altérations mineures du squelette.
Dans l’étude péri- et postnatale, la toxicité maternelle, accompagnée d’une réduction du taux de survie de la génération F1, a été observée à la forte dose (340 mg/kg/jour), conjointement avec certains effets transitoires sur le développement précoce postnatal qui sont revenus à la normale après sevrage. Toutefois, la parturition, les résultats de la grossesse, la performance reproductive de la génération F1 et le développement embryonnaire F2 n’ont pas été affectés par le traitement à l’aide du naratriptan.
Tolérance locale
Lors des études sur la tolérance locale, le chlorhydrate de naratriptan a été légèrement irritant pour l’œil du lapin et n’a pas produit d’irritation significative lorsqu’il a été appliqué de façon topique sur la peau intacte d’un cobaye, mais il a été légèrement irritant sur une peau abrasée. Le pouvoir de sensibilisation du composé chez le cobaye, s’il existe, a été considéré comme très faible. En outre, ni le chlorhydrate de naratriptan ni un mélange naratriptan/protéine n’ont révélé d’activité lors d’un test d’anaphylaxie active générale et d’un test d’anaphylaxie passive cutanée chez le cobaye.
RÉFÉRENCES
- 1.
Connor, H.E., Feniuk, North PC., Oxford, A.W. et Humphrey, P.P.A. Naratriptan:
biological profile in animal models relevant to migraine. Cephalalgia 1997;17:145-152.
- 2. Fuseau E, Kempsford RD, Moss J. The pharmacokinetics of oral naratriptan in subjects with impaired hepatic function [Abrégé]. Cephalalgia 1997; 17 (3): 409.
- 3.
Gobel H, Winter P, Boswell D, Crisp A, Becher W, Hange T et al. Comparison of
Naratriptan and Sumatriptan in Recurrence-Prone Migraine Patients. Clinical Therapeutics 2000; 22 (8): 981-989.
- 4. Gunasekara NS et Wiseman LR. Naratriptan. CNS Drugs 1997; 8(5):402-408
- 5. Heywood J, Enahoro H, Winter P et Hassani H. Tolerability and efficacy of oral naratriptan 2.5 mg in the acute treatment of migraine over a 12-month period [Abrégé]. J Neurol Sci 1997; 150 (Suppl): S34.
- 6.
Kempsford RD, Baille P, Fuseau E. Oral naratriptan tablets (2.5 mg to 10 mg)
exhibit dose-proportional pharmacokinetics [Abrégé]. Cephalalgia 1997; 17 (3): 408.
- 7. Kempsford RD, Fuseau E, Snell P, Crisp A, Noble JM, Ford GA. Oral naratriptan pharmacokinetics are predictable in subjects with impaired renal function [Abrégé]. Cephalalgia 1997; 17 (3): 408.
- 8. Kempsford RD, Hoke JF, Huffman CS. The safety, tolerability and pharmacokinetics of oral naratriptan in healthy subjects [Abrégé]. Cephalalgia 1997; 17 (3): 416-417.
- 9. Klassen A, Elkind A, Asgharnejad M, Webster C, Laurenza A. Naratriptan is effective and well tolerated in the acute treatment of migraine. Results of a double-blind, placebo-controlled, parallel-group study. Headache 1997; 37: 640-645.
- 10. Mathew NT, Asgharnejad M, Peykamian M, Laurenza A. Naratriptan is effective and well tolerated in the acute treatment of migraine. Neurology 1997; 49: 1485-1490.
- 11.
Yogendran L, Boswell D, Winter PBO’B, Nacci P. Subcutaneous naratriptan (1 mg,
5 mg, 10 mg) has no effect on peripheral blood flow as measured by forearm blood flow [Abrégé]. Cephalalgia 1997; 17 (3): 425.