


Monographie de produit - Belbuca
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux |
| Orale | Pellicule buccale soluble Sept concentrations : 75, 150, 300, 450, 600, 750 ou 900 µg de buprénorphine par pellicule | Acétate de vitamine E, acide citrique anhydre, benzoate de sodium, carboxyméthylcellulose sodique, dioxyde de titane, huile de menthe poivrée, hydroxyde de sodium, hydroxyéthylcellulose, hydroxypropylcellulose, méthylparabène, oxyde de fer jaune, phosphate monosodique, polycarbophile, propylèneglycol, propylparabène, saccharine sodique, eau purifiée et encre noire (gomme laque et oxyde de fer noir) |
INDICATIONS ET UTILISATION CLINIQUE
Adultes :
BELBUCA® (pellicule buccale soluble de buprénorphine) est indiqué dans le soulagement de la douleur suffisamment intense pour exiger l’emploi quotidien, continu et à long terme d’un traitement opioïde, et si :
- la douleur répond aux opioïdes et
- la douleur n’est pas soulagée efficacement par d’autres options thérapeutiques.
BELBUCA ne doit pas être utilisé comme un analgésique à prendre au besoin.
Personnes âgées (> 65 ans) :
Les essais cliniques menés sur BELBUCA n’ont révélé aucune différence notable sur le plan pharmacocinétique chez les sujets âgés de plus de 65 ans comparativement aux sujets plus jeunes. De façon générale, il faut déterminer avec prudence la dose à administrer à un patient âgé, en commençant habituellement par la plus faible dose de la gamme posologique, compte tenu de la fréquence plus élevée d’insuffisance hépatique, rénale ou cardiaque, de la présence de maladies concomitantes et de la prise d’autres médicaments. La dose doit être ajustée en fonction de l’intensité de la douleur et de la sensibilité du patient (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières, Personnes âgées).
Enfants (< 18 ans) :
L’innocuité et l’efficacité de BELBUCA n’ont pas été étudiées chez les enfants. Par conséquent, l’administration de BELBUCA n’est pas indiquée chez les patients de moins de 18 ans.
CONTRE-INDICATIONS
BELBUCA® (pellicule buccale soluble de buprénorphine) est contre-indiqué dans les cas suivants :
- patients ayant une hypersensibilité au principe actif (chlorhydrate de buprénorphine) ou à d’autres analgésiques opioïdes, ou à tout ingrédient de la préparation. Pour obtenir une liste complète des ingrédients, voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT;
- patients présentant une mucite buccale connue ou soupçonnée;
- patients souffrant de douleurs légères;
- patients souffrant de douleurs intermittentes ou de courte durée;
- prise en charge des douleurs aiguës, notamment dans les cas de chirurgie ambulatoire;
- cas soupçonnés d’abdomen aigu (p. ex., appendicite ou pancréatite aiguë);
- soulagement des douleurs périopératoires ou dans d’autres situations où les besoins analgésiques varient rapidement;
- patients atteints d’asthme aigu ou d’une autre affection obstruant les voies aériennes, ou qui sont en état de mal asthmatique;
patients présentant une dépression respiratoire aiguë, des taux sanguins élevés de CO2
(dioxyde de carbone) ou un cœur pulmonaire;
- cas d’alcoolisme aigu ou de dépendance à l’alcool, de delirium tremens, ou de troubles convulsifs ou de crises convulsives;
- patients présentant une dépression grave du SNC, une pression céphalo-rachidienne ou intracrânienne accrue ou un traumatisme crânien;
- patients qui prennent des inhibiteurs de la monoamine-oxydase (MAO) ou qui en ont pris au cours des 14 derniers jours;
femmes qui allaitent ou qui sont enceintes, ou pendant le travail et l’accouchement (voir
MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
et MISES EN GARDE ET PRÉCAUTIONS);
- cas de sevrage aux opioïdes et traitement de substitution de la dépendance aux opioïdes;
- patients souffrant de myasthénie grave;
- cas connus ou soupçonnés d’occlusion gastro-intestinale mécanique (p. ex., occlusion intestinale, sténose) ou de toute maladie ou affection qui nuit au transit intestinal (p. ex., iléus de tout type).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Restrictions concernant l’utilisation du médicament :
En raison des risques de toxicomanie, d’abus et de mésusage liés à l’utilisation des opioïdes, même aux doses recommandées, qui peuvent entraîner une surdose et le décès, BELBUCA® doit être utilisé uniquement chez les patients pour qui les autres options thérapeutiques (p. ex., les analgésiques non opioïdes) se sont révélées inefficaces, n’ont pas été tolérées ou n’ont pas procuré un soulagement approprié de la douleur (voir POSOLOGIE ET ADMINISTRATION).
Toxicomanie, abus et mésusage :
BELBUCA présente des risques de toxicomanie, d’abus et de mésusage liés à l’utilisation des opioïdes pouvant entraîner une surdose et la mort. Il faut évaluer les risques chez chaque patient avant de lui prescrire BELBUCA et surveiller à intervalles réguliers l’état de tous les patients afin de prévenir l’apparition de ces comportements ou affections (voir MISES EN GARDE ET PRÉCAUTIONS). BELBUCA doit être entreposé dans un endroit sûr pour en éviter le vol ou le mésusage.
Dépression respiratoire menaçant le pronostic vital :
SURDOSE
Une dépression respiratoire grave, menaçant le pronostic vital, voire mortelle, pourrait survenir lors de l’utilisation de BELBUCA. Les bébés exposés au médicament in utero ou par le lait maternel présentent un risque de dépression respiratoire menaçant le pronostic vital pendant l’accouchement ou l’allaitement. Les patients doivent faire l’objet d’une surveillance médicale pour déceler les signes de dépression respiratoire, particulièrement à l’instauration du traitement par BELBUCA ou à la suite d’une augmentation de la dose. Le mésusage ou l’abus de BELBUCA par l’aspiration nasale ou l’injection de la buprénorphine extraite de la pellicule BELBUCA entraîne la libération non contrôlée de buprénorphine et constitue un risque important de surdose et de mort (voir MISES EN GARDE ET PRÉCAUTIONS). De plus, les patients doivent être informés des dangers associés à la prise d’opioïdes, y compris les surdoses mortelles.
Exposition accidentelle :
Si une personne, en particulier un enfant, est exposée accidentellement à BELBUCA, même à une seule dose, cela peut provoquer une surdose mortelle de buprénorphine (pour connaître les directives relatives à une mise au rebut adéquate du médicament, voir POSOLOGIE ET ADMINISTRATION, Élimination).
Syndrome de sevrage néonatal associé aux opioïdes :
L’emploi prolongé de BELBUCA par la mère pendant la grossesse peut causer un syndrome de sevrage néonatal associé aux opioïdes et peut mettre la vie du nouveau-né en danger (voir MISES EN GARDE ET PRÉCAUTIONS).
Interaction avec l’alcool :
La prise concomitante d’alcool et de BELBUCA doit être évitée parce qu’elle peut entraîner des effets additifs dangereux pouvant causer des troubles graves ou la mort (voir MISES EN GARDE ET PRÉCAUTIONS et INTERACTIONS MÉDICAMENTEUSES).
Généralités
Les patients doivent être avisés de ne pas donner BELBUCA® (pellicule buccale soluble de buprénorphine) à une autre personne que celle à qui on l’a prescrit, car un usage inapproprié pourrait entraîner de graves conséquences médicales, voire le décès. BELBUCA doit être entreposé dans un endroit sûr pour en éviter le vol ou le mésusage.
BELBUCA doit être prescrit UNIQUEMENT aux patients ayant besoin d’une administration continue d’opioïdes pour prendre en charge la douleur. Les doses initiales administrées aux patients n’ayant jamais reçu d’opioïdes ne doivent pas dépasser 75 µg (voir POSOLOGIE ET ADMINISTRATION, Patients ne recevant pas d’opioïdes au moment de l’instauration du traitement par BELBUCA [n’ayant jamais reçu d’opioïdes]).
BELBUCA ne doit être prescrit que par des médecins expérimentés dans l’administration continue de puissants opioïdes, la prise en charge de patients recevant de puissants opioïdes pour soulager la douleur, et dans la détection et la prise en charge de la dépression respiratoire, incluant l’utilisation d’antagonistes opioïdes.
Comme c’est le cas pour d’autres dépresseurs du SNC, les patients ayant reçu BELBUCA doivent être suivis tout particulièrement pour détecter d’éventuels signes de dépression respiratoire jusqu’à l’atteinte d’une dose d’entretien stable.
La pellicule BELBUCA est destinée à une utilisation par voie buccale sur la muqueuse intacte de la bouche uniquement; l’utilisation sur une région de la bouche comportant une plaie ouverte ou une lésion peut conduire à une augmentation de l’exposition à la buprénorphine.
Il faut avertir les patients de ne pas consommer d’alcool pendant qu’ils utilisent BELBUCA, car cela peut augmenter le risque de subir des effets secondaires graves, y compris la mort.
Mises en garde et précautions importantes
Risques associés à l’utilisation concomitante avec des benzodiazépines ou d’autres dépresseurs du SNC :
L’utilisation concomitante d’un opioïde avec des benzodiazépines ou d’autres dépresseurs du SNC, y compris l’alcool, peut entraîner une sédation profonde, une dépression respiratoire, un coma et la mort (voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux et INTERACTIONS MÉDICAMENTEUSES).
- Réserver toute prescription concomitante de BELBUCA et d’une benzodiazépine ou d’un autre dépresseur du SNC aux patients chez qui tous les autres traitements sont inadéquats.
- Limiter la posologie et la durée au minimum requis.
Suivre les patients pour détecter d’éventuels signes et symptômes de dépression
respiratoire et de sédation.
Toxicomanie, abus et mésusage
Comme tous les opioïdes, BELBUCA est un médicament ayant un potentiel d’abus et de mésusage pouvant entraîner une surdose et la mort. Par conséquent, BELBUCA doit être prescrit et manipulé avec précaution. BELBUCA doit être utilisé sur la muqueuse buccale seulement. BELBUCA libère la dose entière de buprénorphine lorsque la pellicule est totalement dissoute dans la bouche.
Les patients devraient faire l’objet d’une évaluation des risques cliniques d’abus ou de toxicomanie avant de se faire prescrire des opioïdes. Chez tous les patients recevant des opioïdes, les signes de mésusage ou d’abus doivent être surveillés à intervalles réguliers.
Les opioïdes, comme BELBUCA, doivent être administrés avec prudence surtout chez les patients présentant des antécédents d’abus d’alcool, de drogues illicites ou de médicaments d’ordonnance. Toutefois, les préoccupations relatives à l’abus, à la toxicomanie et au détournement du médicament ne doivent pas empêcher la prise en charge efficace de la douleur.
Les opioïdes, comme BELBUCA, sont recherchés par les toxicomanes et les personnes atteintes de troubles de toxicomanie et sont donc susceptibles d’être détournés par des criminels. Il faut tenir compte de ce risque lorsque BELBUCA est prescrit et délivré aux patients dans les situations où le professionnel de la santé est préoccupé par un risque accru de mésusage, d’abus ou de détournement.
Il est fortement conseillé de conserver les données relatives aux renseignements posologiques, notamment la quantité, la fréquence et les demandes de renouvellement. Une évaluation adéquate du patient, des pratiques de prescription appropriées, une réévaluation périodique du traitement, ainsi qu’une délivrance et un entreposage adaptés sont autant de mesures qui permettent de limiter le mésusage, l’abus ou le détournement des médicaments opioïdes.
Carcinogenèse et mutagenèse
Voir Partie II, TOXICOLOGIE.
Appareil cardiovasculaire
Effets hypotenseurs :
BELBUCA doit être administré avec précaution aux patients présentant des risques d’hypotension. La buprénorphine, comme les autres opioïdes, peut entraîner une hypotension grave chez les patients dont la capacité à maintenir une tension artérielle adéquate est compromise par une baisse du volume sanguin ou l’administration concomitante d’agents comme d’autres opioïdes, les antipsychotiques (p. ex., phénothiazines), les sédatifs/hypnotiques, les antidépresseurs tricycliques, les antihistaminiques, les benzodiazépines, les antiémétiques à action centrale, les anesthésiques généraux, les diurétiques, les alpha-bloquants, les bêta-bloquants, les inhibiteurs de l’ECA, les antagonistes des récepteurs de l’angiotensine, les bloqueurs des canaux calciques, les inhibiteurs de la rénine et les médicaments contre la dysfonction érectile.
Les patients n’ayant jamais reçu d’opioïdes en administration continue avant BELBUCA peuvent être exposés à des risques accrus d’hypotension ou de syncope orthostatique, semblables à ceux observés avec les autres opioïdes. Ces patients doivent faire l’objet d’une surveillance afin de déceler les signes d’hypotension après l’instauration du traitement par BELBUCA ou l’ajustement de la dose; des modifications de la dose pourraient être nécessaires.
Allongement de l’intervalle QTc :
Les produits à base de buprénorphine ont été associés à un allongement de l’intervalle QTc (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Effets sur l’électrophysiologie cardiaque). Des cas d’allongement de l’intervalle QTc ont été observés chez certains sujets participant aux essais cliniques sur BELBUCA. L’utilisation de BELBUCA doit être évitée chez les patients ayant des antécédents de syndrome du QT long, ou qui ont un membre de leur famille immédiate qui est atteint de ce syndrome, ou chez les patients prenant des antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide), de classe IC (p. ex., flécaïnide, propafénone) ou de classe III (p. ex., amiodarone).
L’allongement de l’intervalle QTc peut entraîner une augmentation du risque d’arythmies ventriculaires, y compris les torsades de pointes. La torsade de pointes est une tachyarythmie ventriculaire polymorphe. En général, le risque de torsade de pointes augmente avec l’ampleur de l’allongement de l’intervalle QTc produit par le médicament. La torsade de pointes peut être asymptomatique ou peut se manifester chez un patient par des étourdissements, des palpitations, une syncope ou des convulsions. Si elle persiste, la torsade de pointes peut évoluer vers une fibrillation ventriculaire et une mort subite d’origine cardiaque.
Il faut faire particulièrement attention lorsqu’on administre BELBUCA aux patients chez qui on soupçonne un risque accru de torsade de pointes durant le traitement par un médicament allongeant l’intervalle QTc (voir INTERACTIONS MÉDICAMENTEUSES).
Les facteurs de risque de torsade de pointes dans la population générale sont notamment les suivants : sexe féminin; âge de 65 ans ou plus; intervalle QT/QTc allongé au départ; présence de variantes génétiques pathologiques ayant un effet sur les canaux ioniques cardiaques ou les protéines de régulation, en particulier le syndrome du QT long congénital; antécédents familiaux de mort subite d’origine cardiaque avant l’âge de 50 ans; cardiopathie (p. ex., ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie, trouble de la conduction); antécédents d’arythmie; déséquilibres électrolytiques (p. ex., hypokaliémie, hypomagnésémie, hypocalcémie) ou troubles entraînant des déséquilibres électrolytiques (p. ex., vomissements persistants, troubles de l’alimentation); bradycardie; événements neurologiques aigus (p. ex., hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien); diabète sucré; neuropathie autonome.
Les médecins qui prescrivent des médicaments allongeant l’intervalle QTc doivent informer leurs patients de la nature des variations électrocardiographiques que ces médicaments peuvent causer et de leurs conséquences, des maladies et des troubles sous-jacents qui sont considérés comme des facteurs de risque, des interactions médicamenteuses établies ou prévisibles, des symptômes évocateurs d’une arythmie, des mesures de prise en charge du risque et de toute autre considération pertinente concernant l’utilisation du médicament. Les patients doivent être avisés de communiquer immédiatement avec leur médecin afin de signaler toute nouvelle douleur ou gêne thoracique, tout changement de leur fréquence cardiaque, toute survenue de palpitations, d’étourdissements, de vertiges ou d’évanouissement, ou toute modification de la dose ou nouvelle utilisation d’autres médicaments.
Utilisation concomitante d’inhibiteurs de la CYP3A4
L’administration concomitante de BELBUCA et d’inhibiteurs du cytochrome P450 3A4 peut entraîner une augmentation des concentrations plasmatiques de buprénorphine, ce qui pourrait accroître la toxicité liée à la dose et provoquer, notamment, une dépression respiratoire potentiellement mortelle. Dans ce cas, il convient de prêter une attention particulière aux patients et de surveiller de près leur état (voir INTERACTIONS MÉDICAMENTEUSES).
Utilisation concomitante d’inducteurs de la CYP3A4
L’interaction entre la buprénorphine et les inducteurs de l’isoenzyme CYP3A4 n’a pas été étudiée. L’administration concomitante de BELBUCA et d’inducteurs de l’isoenzyme CYP3A4 pourrait entraîner une élimination accrue se traduisant par une diminution des concentrations plasmatiques de la buprénorphine, l’absence d’efficacité ou l’apparition possible d’un syndrome d’abstinence chez un patient ayant développé une dépendance physique à la buprénorphine. On doit envisager d’ajuster la dose jusqu’à l’obtention d’effets stables du médicament.
S’il est nécessaire d’administrer en concomitance un inducteur de la CYP3A4 pendant le traitement par BELBUCA, le patient doit faire l’objet d’une surveillance afin de déceler les signes de sevrage associés aux opioïdes. Par contre, s’il est nécessaire d’arrêter l’inducteur de la CYP3A4, on doit surveiller le patient afin de déceler l’apparition d’effets indésirables (y compris une dépression respiratoire potentiellement mortelle). Dans les deux cas, il faut envisager des ajustements de la dose jusqu’à l’obtention d’effets stables du médicament (voir INTERACTIONS MÉDICAMENTEUSES).
Dépendance et tolérance
Comme c’est le cas pour les autres opioïdes, une tolérance et une dépendance physique peuvent apparaître à la suite de l’administration répétée de BELBUCA; son utilisation est également associée à un risque de dépendance psychologique.
La dépendance physique et la tolérance sont le résultat de la neuroadaptation des récepteurs opioïdes liée à une exposition prolongée au médicament et, de ce fait, elles sont différentes et distinctes de l’abus et de la toxicomanie. Une tolérance et une dépendance physique peuvent apparaître à la suite de l’administration répétée d’opioïdes; elles ne constituent pas en soi les signes de trouble de toxicomanie ou d’abus. La buprénorphine est un agoniste partiel des récepteurs opioïdes μ (mu). L’utilisation prolongée de la buprénorphine peut entraîner une certaine dépendance physique.
La dose administrée aux patients recevant un traitement prolongé devrait être diminuée graduellement lorsque le médicament n’est plus nécessaire pour soulager la douleur. Des symptômes de sevrage peuvent se manifester après l’arrêt brusque du traitement ou l’administration d’un antagoniste opioïde. Voici quelques-uns des symptômes pouvant être associés à un arrêt brusque de la prise d’un analgésique opioïde : courbatures, diarrhée, chair de poule, perte d’appétit, nausées, nervosité ou agitation, anxiété, écoulement nasal, éternuements, tremblements ou frissons, crampes d’estomac, tachycardie, trouble du sommeil, augmentation inhabituelle de la transpiration, palpitations, fièvre inexpliquée, faiblesse et bâillements. Les cas de dépendance physique et de syndrome de sevrage sont peu fréquents lors d’un traitement par la buprénorphine.
BELBUCA ne doit pas être prescrit aux patients présentant une dépendance physique connue à d’autres opioïdes. En raison de son composant antagoniste, BELBUCA ne peut pas être utilisé en tant que médicament de remplacement d’autres opioïdes chez ce type de patients, car il pourrait précipiter un syndrome de sevrage selon le degré de dépendance physique, la dose de buprénorphine et le moment auquel la buprénorphine est administrée. BELBUCA doit être prescrit avec prudence aux patients présentant, ou soupçonnés de présenter, des problèmes d’abus d’autres médicaments ou d’alcool ou une maladie mentale grave.
Tous les produits à base de buprénorphine peuvent entraîner un abus et une dépendance liés aux opioïdes. Toutefois, dans le cadre des essais cliniques, les cas d’abus liés à BELBUCA ont été peu fréquents.
Utilisation en présence de toxicomanie ou d’alcoolisme
BELBUCA n’a pas été étudié et n’est pas approuvé dans la prise en charge des troubles de toxicomanie. Son utilisation chez les personnes qui présentent une dépendance aux drogues ou à l’alcool, soit active, soit en rémission, est appropriée pour la prise en charge de la douleur exigeant une analgésie opioïde. Les patients ayant des antécédents de toxicomanie ou d’alcoolisme sont exposés à un risque accru de dépendance à BELBUCA, à moins que celui-ci ne soit utilisé avec une prudence et une attention extrêmes.
Système endocrinien
Insuffisance surrénalienne
Des cas d’insuffisance surrénalienne ont été signalés avec l’utilisation d’opioïdes, surtout après plus d’un mois d’utilisation. L’insuffisance surrénalienne peut se manifester par des symptômes et des signes non spécifiques comprenant nausées, vomissements, anorexie, fatigue, faiblesse, étourdissements et baisse de la tension artérielle. Si une insuffisance surrénalienne est soupçonnée, il faut en confirmer la présence le plus tôt possible par des épreuves diagnostiques. Si le diagnostic est confirmé, le patient doit recevoir une corticothérapie substitutive à des doses physiologiques. Sevrer le patient de l’opioïde pour permettre la reprise de l’activité surrénalienne et poursuivre l’administration de corticostéroïdes jusqu’au rétablissement de l’activité surrénalienne. Il est possible d’essayer d’autres opioïdes, car dans certains cas, il a été signalé qu’un opioïde différent a été utilisé sans récurrence de l’insuffisance surrénalienne. Selon les données dont on dispose, aucun opioïde particulier n’est plus susceptible qu’un autre d’être associé à une insuffisance surrénalienne.
Appareil gastro-intestinal
Il a été démontré que la buprénorphine et autres opioïdes morphinomimétiques diminuent la motilité intestinale. La buprénorphine peut masquer le diagnostic ou l’évolution clinique de l’état des patients souffrant de pathologies abdominales aiguës. BELBUCA est contre-indiqué chez les patients présentant une occlusion gastro-intestinale avérée ou soupçonnée, y compris un iléus paralytique. Il faut éviter d’utiliser BELBUCA chez les patients atteints d’autres affections gastro-intestinales (voir CONTRE-INDICATIONS).
Appareil hépatique, voies biliaires et pancréas
Des cas d’hépatite cytolytique et d’hépatite s’accompagnant d’ictère ont été observés chez des patients recevant des préparations sublinguales de buprénorphine dans le traitement de la dépendance aux opioïdes, à la fois dans les essais cliniques et les rapports des effets indésirables provenant d’études de pharmacovigilance. Le spectre des anomalies signalées comprenait : élévations asymptomatiques transitoires des taux de transaminases hépatiques, insuffisance hépatique, nécrose hépatique, syndrome hépatorénal et encéphalopathie hépatique. Dans de nombreux cas, des taux anormaux d’enzymes hépatiques préexistants, une infection due au virus de l’hépatite B ou de l’hépatite C, l’usage concomitant d’autres médicaments potentiellement toxiques et un abus continu de drogues injectables ont pu contribuer aux atteintes hépatiques ou en être la cause. Chez les patients à risque élevé d’hépatotoxicité (p. ex., patients ayant des antécédents de consommation excessive d’alcool, d’abus de drogues intraveineuses ou de maladie hépatique), il faut mesurer initialement les taux d’enzymes hépatiques et surveiller ces taux périodiquement au cours du traitement par BELBUCA. La buprénorphine peut causer des spasmes du sphincter d’Oddi et peut provoquer une augmentation des concentrations sériques d’amylase. Les patients présentant une maladie du canal biliaire ou pancréatique doivent faire l’objet d’une surveillance afin de déceler une aggravation des symptômes.
Système immunitaire
Réactions allergiques :
Des cas d’hypersensibilité aiguë et chronique à la buprénorphine ont été signalés au cours d’essais cliniques sur des produits commercialisés contenant de la buprénorphine. Les signes et les symptômes de réactions allergiques les plus courants comprennent les éruptions cutanées, l’urticaire et le prurit.
Des cas de bronchospasme, d’œdème de Quincke et de choc anaphylactique ont également été rapportés. L’utilisation de BELBUCA est contre-indiquée chez les patients ayant des antécédents d’hypersensibilité à la buprénorphine.
Syndrome de sevrage néonatal associé aux opioïdes
L’utilisation prolongée d’opioïdes par la mère pendant la grossesse peut entraîner l’apparition de signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal associé aux opioïdes, contrairement au syndrome de sevrage aux opioïdes chez l’adulte, peut menacer le pronostic vital du nouveau-né.
Le syndrome de sevrage néonatal associé aux opioïdes se manifeste comme suit : irritabilité, hyperactivité et rythme du sommeil perturbé, cris perçants, tremblements, vomissements, diarrhée et absence de gain de poids. Des rapports ont également fait état de convulsions, d’apnée, de dépression respiratoire et de bradycardie. L’apparition, la durée et la gravité du syndrome de sevrage néonatal associé aux opioïdes varient en fonction de l’opioïde utilisé, de la durée d’utilisation, de la date et de la quantité de la dernière dose reçue par la mère, ainsi que de la vitesse d’élimination du médicament par le nouveau-né.
L’utilisation de BELBUCA est donc contre-indiquée chez les femmes enceintes (voir CONTRE-INDICATIONS).
En France, des cas de sevrage néonatal ont été signalés chez des nourrissons dont les mères avaient été traitées par la buprénorphine sublinguale dans le contexte d’une toxicomanie pendant leur grossesse. Les symptômes de sevrage sont apparus dans des délais variables entre le 1er et le 8e jour de vie, mais en majorité le 1er jour (69 %). Les manifestations le plus souvent signalées comprennent des pleurs anormaux, une agitation, une hypertonie, des tremblements et des convulsions. Une dépression respiratoire est survenue chez les nouveau-nés dont les mères avaient pris des doses élevées, même pendant une courte durée, au cours du troisième trimestre de grossesse.
Système nerveux
Interactions avec des dépresseurs du système nerveux central (SNC) (y compris les benzodiazépines et l’alcool) : BELBUCA doit être administré avec prudence et à une dose réduite en cas d’administration concomitante avec d’autres analgésiques opioïdes, des anesthésiques généraux, des sédatifs/hypnotiques, des antidépresseurs tricycliques, des antipsychotiques (p. ex., phénothiazines), des antihistaminiques, des benzodiazépines, des antiémétiques à action centrale et d’autres dépresseurs du SNC, en raison du risque de dépression respiratoire, d’hypotension, de sédation profonde, de coma ou de décès. Lorsque l’administration d’une telle association médicamenteuse est prévue, une réduction importante de la dose d’un ou des deux agents doit être envisagée, et les patients doivent être suivis de près.
BELBUCA ne doit pas être pris avec de l’alcool, puisque cette combinaison peut accroître la probabilité d’effets secondaires dangereux, y compris la mort (voir INTERACTIONS MÉDICAMENTEUSES).
Des études observationnelles ont démontré qu’une utilisation concomitante d’un analgésique opioïde et d’une benzodiazépine augmente le risque de mortalité liée au traitement comparativement à l’utilisation d’un analgésique opioïde seul. En raison de leurs propriétés pharmacologiques similaires, il est raisonnable de s’attendre à un risque comparable avec l’utilisation concomitante d’autres dépresseurs du SNC et d’analgésiques opioïdes (voir INTERACTIONS MÉDICAMENTEUSES). Si le médecin décide de prescrire une benzodiazépine ou un autre dépresseur du SNC en concomitance avec un analgésique opioïde, il doit prescrire les doses efficaces les plus faibles et l’administration concomitante sur une période minimale. Si le patient prend déjà un analgésique opioïde, le médecin doit prescrire une dose initiale de benzodiazépine ou d’un autre dépresseur du SNC plus faible que celle indiquée en absence d’opioïde, puis l’augmenter progressivement en fonction de la réponse clinique. Si un traitement par un analgésique opioïde est instauré chez un patient qui reçoit déjà une benzodiazépine ou un autre dépresseur du SNC, la dose initiale d’opioïde prescrite doit être réduite puis augmentée progressivement en fonction de la réponse clinique. Il faut suivre étroitement les patients pour déceler tout signe et tout symptôme de dépression respiratoire et de sédation.
Il faut informer les patients et les professionnels de la santé des risques de dépression respiratoire et de sédation lorsque BELBUCA est utilisé en concomitance avec une benzodiazépine ou un autre dépresseur du SNC (y compris l’alcool et les drogues illicites). Il faut avertir le patient de ne pas conduire ni d’opérer de la machinerie lourde jusqu’à ce que les effets de l’utilisation concomitante avec la benzodiazépine ou l’autre dépresseur du SNC aient été déterminés chez lui. Évaluer les patients pour établir le risque de troubles d’usage de substances, y compris l’abus et le mésusage d’opioïdes, et les avertir du risque de surdose et de mort associé à l’usage additionnel de dépresseurs du SCN comme l’alcool et les drogues illicites (voir INTERACTIONS MÉDICAMENTEUSES).
Le patient ne doit pas consommer d’alcool en même temps qu’il utilise BELBUCA en raison du risque accru d’effets indésirables dangereux, y compris la mort (voir CONTRE-INDICATIONS et EFFETS INDÉSIRABLES, Sédation et INTERACTIONS MÉDICAMENTEUSES).
Une douleur intense peut antagoniser les effets dépresseurs subjectifs et respiratoires des analgésiques opioïdes. Si la douleur disparaît soudainement, ces effets peuvent rapidement devenir évidents.
Traumatisme crânien et augmentation de la pression intracrânienne : BELBUCA ne doit pas être administré aux patients pouvant être particulièrement prédisposés aux effets intracrâniens de la rétention de CO2, notamment les patients présentant des signes d’une pression intracrânienne accrue, des troubles de la conscience ou un choc, ou les patients dans le coma. La dépression respiratoire peut être exacerbée en présence d’un traumatisme crânien, de lésions intracrâniennes (p. ex., masse tumorale) ou d’une augmentation de la pression intracrânienne. Les réactions pupillaires et les effets sur la conscience entraînés par la buprénorphine peuvent masquer les signes neurologiques d’une pression intracrânienne accrue. De plus, les opioïdes peuvent masquer l’évolution clinique de l’état des patients atteints d’un traumatisme crânien.
Troubles convulsifs ou crises convulsives : BELBUCA est contre-indiqué chez les patients présentant des crises convulsives ou des troubles convulsifs évolutifs, car la buprénorphine peut aggraver les convulsions chez les patients atteints de troubles convulsifs, et peut provoquer ou aggraver les crises dans certaines conditions cliniques. Le médecin pourrait toutefois décider de prescrire BELBUCA à un patient ayant des antécédents de crises convulsives ou de troubles convulsifs. Dans ce cas, le patient doit faire l’objet d’une surveillance étroite durant le traitement.
Syndrome sérotoninergique : BELBUCA peut entraîner un trouble rare, mais potentiellement mortel, résultant de l’administration concomitante d’un médicament sérotoninergique (p. ex., antidépresseurs, antimigraineux). L’administration du médicament sérotoninergique doit être interrompue si un tel effet (caractérisé par un ensemble de symptômes comme une hyperthermie, une rigidité, une myoclonie, une instabilité autonome accompagnée de fluctuations rapides possibles des signes vitaux, des modifications de l’état mental comme de la confusion, de l’irritabilité, une agitation extrême évoluant en délire et en coma) survient et un traitement symptomatique de soutien doit être instauré. BELBUCA ne doit pas être administré en association avec un inhibiteur de la MAO ou un précurseur de la sérotonine (comme le L-tryptophane, l’oxitriptan) et doit être administré avec prudence en association avec d’autres médicaments sérotoninergiques (triptans, certains antidépresseurs tricycliques, lithium, tramadol, millepertuis) en raison du risque de syndrome sérotoninergique (voir INTERACTIONS MÉDICAMENTEUSES).
Considérations périopératoires
BELBUCA est contre-indiqué dans le soulagement des douleurs périopératoires ou dans d’autres situations où les besoins analgésiques varient rapidement. Les patients qui doivent subir une cordotomie ou toute autre intervention visant à soulager la douleur ne doivent pas être traités par BELBUCA pendant au moins 48 heures avant l’intervention ni immédiatement après. Par la suite, si le traitement par BELBUCA doit être poursuivi après que le patient s’est rétabli de l’intervention, une nouvelle dose doit être administrée en fonction de l’intensité de ses douleurs afin de lui procurer le soulagement approprié. Le risque de symptômes de sevrage chez les patients qui tolèrent les opioïdes doit être pris en charge conformément aux indications cliniques.
L’administration d’analgésiques au cours de la période périopératoire doit être prise en charge par des médecins spécialisés ayant une formation et une expérience adéquates (p. ex., un anesthésiologiste) (voir CONTRE-INDICATIONS).
Troubles psychomoteurs
Les analgésiques opioïdes, incluant la buprénorphine, peuvent exercer un effet dépresseur sur les réactions mentales et/ou physiques. Il convient de faire preuve de prudence lors de la pratique d’activités nécessitant de la vigilance, comme la conduite d’un véhicule ou le fonctionnement de machines, particulièrement lorsque les doses de BELBUCA sont en cours d’ajustement ou lorsque d’autres médicaments agissant sur le SNC sont ajoutés au schéma thérapeutique. Des agents dépresseurs concomitants, comme d’autres opioïdes, l’alcool, les antipsychotiques (p. ex., phénothiazines), les sédatifs/hypnotiques, les antidépresseurs tricycliques, les antihistaminiques, les benzodiazépines, les antiémétiques à action centrale ou les autres dépresseurs du SNC, peuvent intensifier cette déficience. Les patients qui utilisent BELBUCA ne doivent ni conduire ni faire fonctionner des machines dangereuses, sauf s’ils se sont accoutumés aux effets du médicament.
Appareil respiratoire
Dépression respiratoire menaçant le pronostic vital :
Des rapports ont fait état de dépression respiratoire grave, mettant la vie en danger ou mortelle lors de l’utilisation d’opioïdes, même aux doses recommandées. La dépression respiratoire causée par l’utilisation d’opioïdes, si elle n’est pas détectée et traitée immédiatement, pourrait entraîner un arrêt respiratoire et la mort. La prise en charge d’une dépression respiratoire dépend de l’état clinique du patient et peut comprendre l’observation attentive du patient, des mesures de soutien et l’utilisation d’antagonistes opioïdes comme la naloxone. La rétention de CO2 résultant de la dépression respiratoire provoquée par les opioïdes peut exacerber les effets sédatifs des opioïdes. La buprénorphine doit être utilisée avec une extrême prudence chez les patients ayant une réserve respiratoire nettement réduite ou souffrant de dépression respiration préexistante, d’hypoxie ou d’hypercapnie (voir CONTRE-INDICATIONS).
Bien qu’une dépression respiratoire grave, menaçant le pronostic vital ou mortelle puisse survenir à tout moment au cours de l’utilisation de BELBUCA, le risque est plus important à l’instauration du traitement ou à la suite d’une augmentation de la dose. Les patients doivent être étroitement surveillés afin de déceler les signes de dépression respiratoire à l’instauration du traitement par BELBUCA et après les augmentations de dose.
La dépression respiratoire menaçant le pronostic vital est plus susceptible de survenir chez les patients âgés, cachectiques ou affaiblis puisque chez ces patients, la pharmacocinétique ou la clairance du médicament peuvent être différentes de celles observées chez les patients plus jeunes et en meilleure santé (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Pour diminuer le risque de dépression respiratoire, il est essentiel d’utiliser une posologie appropriée et d’ajuster correctement la dose de BELBUCA. Une surestimation de la dose de BELBUCA, lorsque le patient passe d’un opioïde à un autre, peut entraîner une surdose mortelle dès la première dose administrée (voir POSOLOGIE ET ADMINISTRATION).
EN CAS DE SURDOSE, LA PREMIÈRE MESURE CONSISTE À RÉTABLIR UNE VENTILATION SUFFISANTE AVEC ASSISTANCE MÉCANIQUE, AU BESOIN. LE DÉBUT D’ACTION DE LA NALOXONE PEUT ÊTRE RETARDÉ DE 30 MINUTES, CE QUI PEUT RALENTIR SON EFFICACITÉ À NEUTRALISER UNE DÉPRESSION RESPIRATOIRE PENDANT CETTE PÉRIODE (voir SURDOSAGE).
Bien que BELBUCA soit un agoniste opioïde partiel, la buprénorphine peut provoquer une hypoventilation à des doses analgésiques, en particulier chez les patients atteints d’affections pulmonaires sous-jacentes ou recevant, en supplément de BELBUCA, d’autres opioïdes ou d’autres médicaments agissant sur le SNC et associés à une hypoventilation (voir INTERACTIONS MÉDICAMENTEUSES, Interactions avec des dépresseurs du système nerveux central [SNC]).
Chez les patients présentant une dépression respiratoire, les mesures de soins intensifs standard doivent être suivies d’un traitement symptomatique (voir SURDOSAGE).
Utilisation chez les patients atteints de maladie pulmonaire chronique : La buprénorphine doit être utilisée avec prudence chez les patients présentant une maladie pulmonaire chronique, un cœur pulmonaire, une réserve pulmonaire réduite ou une altération possible de la fonction respiratoire. Des doses analgésiques normales d’opioïdes peuvent réduire encore plus la fonction respiratoire chez ces patients au point d’entraîner une insuffisance respiratoire (voir CONTRE-INDICATIONS).
Peau
Mucite buccale
La buprénorphine est absorbée plus rapidement et en plus grande quantité chez les sujets présentant une mucite buccale. BELBUCA est contre-indiqué chez les patients atteints d’une mucite buccale connue ou soupçonnée. Si BELBUCA est utilisé par erreur, il faut surveiller étroitement le patient afin de déceler les signes et les symptômes de toxicité ou de surdose causés par des concentrations accrues de buprénorphine.
Renseignements à communiquer aux patients
Un feuillet de renseignements est inséré dans l’emballage des pellicules buccales solubles BELBUCA® remis aux patients.
Le médecin doit donner les consignes suivantes aux patients traités par BELBUCA :
- 1.
Informer les patients que BELBUCA ne doit jamais être donné à une autre personne que celle
à qui il a été prescrit, car l’ingestion accidentelle ou l’utilisation par des personnes autres que le patient à qui le médicament a été prescrit (y compris les enfants) peut entraîner des conséquences graves, voire mortelles.
- 2. Prévenir les patients de ne pas appliquer la pellicule BELBUCA s’ils souffrent d’une mucite buccale (ulcération douloureuse à l’intérieur de la joue).
- 3.
Expliquer aux patients que BELBUCA doit être appliqué immédiatement après avoir été retiré de l’emballage scellé (sachet).
Donner également les renseignements suivants aux patients :
- La pellicule BELBUCA ne doit pas être utilisée si le sachet fermé hermétiquement est déchiré ou s’il est altéré, coupé ou endommagé de quelque façon que ce soit avant l’application. La pellicule buccale doit être appliquée en la tenant avec un doigt propre et sec. Le patient doit appuyer sur la pellicule et la maintenir en place contre l’intérieur de sa joue humidifiée pendant 5 secondes afin d’assurer que la pellicule est totalement en contact avec la muqueuse.
- Le patient ne doit ni manger ni boire aucun liquide jusqu’à ce que la pellicule buccale soit complètement dissoute (généralement en 30 minutes). L’ingestion de tout liquide, y compris de l’alcool, avant que la pellicule buccale soit complètement dissoute, diminue l’absorption de la buprénorphine et, par conséquent, son efficacité.
- La pellicule BELBUCA ne doit pas être appliquée sur une région de la bouche comportant une plaie ouverte ou une lésion.
- 4. Informer les patients qu’ils doivent prendre BELBUCA selon les directives du médecin. La dose de BELBUCA ne doit pas être modifiée sans consulter un médecin.
- 5. Informer les patients que les pellicules buccales BELBUCA renferment de la buprénorphine, un analgésique opioïde associé à des risques d’abus.
- 6. Prévenir les patients que BELBUCA peut modifier la capacité mentale ou physique nécessaire pour accomplir des tâches potentiellement dangereuses (p. ex., conduire un véhicule, faire fonctionner de la machinerie).
- 7.
Informer les patients qu’ils ne doivent pas combiner BELBUCA à l’alcool ou à d’autres agents
à action centrale, comme d’autres opioïdes, des somnifères (sédatifs/hypnotiques), des antipsychotiques, des antidépresseurs, des antihistaminiques, des benzodiazépines ou des antiémétiques à action centrale, sauf sur l’avis de leur médecin, en raison du risque d’effets additifs dangereux pouvant entraîner des lésions graves ou la mort.
- 8. Conseiller aux patients de consulter leur médecin ou leur pharmacien s’ils prennent ou prévoient prendre d’autres médicaments en association avec BELBUCA.
- 9. Prévenir les patients que si l’arrêt du traitement est indiqué, il est approprié de réduire progressivement la dose de BELBUCA plutôt que de cesser soudainement son utilisation, en raison du risque de déclencher des symptômes de sevrage.
- 10. Aviser les patients, les membres de leur famille et les soignants qu’ils doivent prendre des précautions pour prévenir le vol ou le mésusage de BELBUCA, tant au travail qu’à la maison.
- 11. Conseiller aux patients de conserver BELBUCA dans un endroit sûr, hors de la vue et de la portée des enfants, en raison du risque de dépression respiratoire mortelle.
- 12. Recommander aux femmes en âge de procréer qui deviennent enceintes ou prévoient le devenir de consulter un médecin avant de commencer ou de continuer le traitement par BELBUCA.
- 1.
Fonction sexuelle et reproductionUne utilisation prolongée d’opioïdes peut être associée à une baisse des taux d’hormones sexuelles et à des symptômes comme une baisse de la libido, une dysfonction érectile ou l’infertilité (voir EFFETS INDÉSIRABLES, Effets indésirables associés au médicament et observés après la commercialisation.)
Populations particulières
Groupes vulnérables : L’utilisation de BELBUCA, comme celle de tous les analgésiques opioïdes, est associée à un risque accru d’effets dommageables et doit toujours se faire avec prudence chez les patients atteints d’insuffisance pulmonaire grave, d’insuffisance corticosurrénale (p. ex., maladie d’Addison), de dépression du SNC ou d’un coma, ou de psychose toxique; chez les patients fragilisés exposés à un risque élevé; chez les patients présentant un myxœdème ou une hypothyroïdie, une hypertrophie prostatique ou un rétrécissement de l’urètre; et chez les patients fragilisés. Une diminution de la dose est conseillée dans de tels cas.
La buprénorphine est contre-indiquée chez les patients qui souffrent d’alcoolisme aigu ou d’une dépendance à l’alcool (voir CONTRE-INDICATIONS) et doit être administrée avec prudence chez les patients présentant des antécédents d’abus d’alcool et de drogues.
Femmes enceintes : Aucune étude appropriée et bien contrôlée n’a été menée chez les femmes enceintes. La buprénorphine traverse la barrière placentaire et a été détectée dans le sang, l’urine et le méconium d’un nouveau-né. BELBUCA est contre-indiqué chez les femmes enceintes (voir CONTRE-INDICATIONS).
L’utilisation prolongée d’opioïdes par la mère durant la grossesse peut causer des signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal associé aux opioïdes, contrairement au syndrome de sevrage chez l’adulte, pourrait mettre la vie du nourrisson en danger (voir MISES EN GARDE ET PRÉCAUTIONS, Syndrome de sevrage néonatal associé aux opioïdes).
Travail, accouchement et allaitement : L’administration de BELBUCA est contre-indiquée pendant le travail, l’accouchement et la période l’allaitement (voir CONTRE-INDICATIONS). La buprénorphine peut traverser la barrière placentaire et est également excrétée dans le lait maternel. Une dépression respiratoire menaçant le pronostic vital peut survenir chez le nourrisson si des opioïdes sont administrés à la mère. La naxolone, médicament qui annule les effets des opioïdes, doit être gardée à portée de main si BELBUCA est utilisé dans cette population.
Enfants (< 18 ans) : L’innocuité et l’efficacité de BELBUCA n’ont pas été étudiées dans cette population. Par conséquent, BELBUCA n’est pas recommandé chez les patients de moins de 18 ans.
Personnes âgées (> 65 ans) : Du nombre total de patients ayant participé aux essais cliniques (1889), BELBUCA a été administré à 290 patients âgés de 65 ans ou plus. Parmi eux, 29 étaient âgés de 75 ans ou plus. Les fréquences de certains effets indésirables choisis associés à BELBUCA étaient plus élevées chez les sujets âgés.
De façon générale, il faut déterminer avec prudence la dose à administrer à un patient âgé, en commençant habituellement par la plus faible dose de la gamme posologique et en l’augmentant lentement, compte tenu de la fréquence accrue d’insuffisance hépatique, rénale ou cardiaque, de la présence de maladies concomitantes ou de la prise concomitante de médicaments chez cette population.
Patients atteints d’insuffisance rénale : Aucune étude sur l’administration de BELBUCA n’a été menée chez des sujets atteints d’insuffisance rénale. Les effets d’un dysfonctionnement rénal sur la pharmacocinétique de la buprénorphine après son administration par voie i.v. ont été évalués dans le cadre d’une étude indépendante; aucune différence notable au chapitre des concentrations plasmatiques de buprénorphine n’a été relevée entre les patients présentant une fonction rénale normale et ceux atteints d’insuffisance rénale. Par conséquent, aucune modification particulière de la dose de buprénorphine n’est nécessaire chez les patients atteints d’insuffisance rénale.
Patients atteints d’insuffisance hépatique : BELBUCA n’a pas été évalué chez les patients atteints d’insuffisance hépatique modérée ou grave. Les effets d’un dysfonctionnement hépatique sur la pharmacocinétique de la buprénorphine ont été évalués dans le cadre d’une étude pharmacocinétique. La buprénorphine est fortement métabolisée dans le foie; les concentrations plasmatiques de buprénorphine ont été plus élevées et sa demi-vie, plus longue chez les sujets atteints d’une insuffisance hépatique modérée ou grave, mais non chez les sujets présentant une insuffisance hépatique légère. Chez les patients atteints d’insuffisance hépatique grave, une modification de la dose est recommandée. Les patients atteints d’une insuffisance hépatique modérée ou grave doivent faire l’objet d’une étroite surveillance afin de déceler les signes et les symptômes de toxicité ou de surdose causés par des taux accrus de buprénorphine.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables graves pouvant être associés au traitement par BELBUCA® (pellicule buccale soluble de buprénorphine) dans le contexte d’une utilisation clinique sont identiques à ceux observés avec d’autres analgésiques opioïdes, notamment la dépression respiratoire (en particulier, lors d’une administration en concomitance avec d’autres dépresseurs du SNC) et l’hypotension. Il convient de faire preuve de prudence lorsque BELBUCA est administré à des patients prenant des benzodiazépines ou d’autres produits agissant sur le SNC.
Lors des études cliniques, les effets indésirables observés au début du traitement par BELBUCA étaient identiques à ceux fréquemment observés avec les autres analgésiques opioïdes (nausées, vomissements, constipation, sécheresse buccale, étourdissements, somnolence et prurit). La fréquence de ces événements dépend de la dose administrée, du tableau clinique, du degré de tolérance du patient à l’égard des opioïdes et des facteurs propres au patient. Les effets secondaires associés aux opioïdes doivent être anticipés et pris en charge en conséquence. Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
L’innocuité de BELBUCA a été évaluée dans le cadre de cinq études de phase III dont trois études sur l’efficacité (essais à double insu, à répartition aléatoire et contrôlés par placebo, de 12 semaines, incluant une période d’ajustement sans insu) et deux essais sans insu à long terme menés chez des patients souffrant de douleur chronique. Au total, 2127 patients ont été traités par BELBUCA dans les essais cliniques contrôlés et sans insu. Lors de ces essais, 504 patients ont été traités pendant environ six mois et 235 patients, pendant environ un an. Les effets indésirables les plus fréquents (≥ 2 %) ayant mené à l’abandon du traitement étaient les nausées, les vomissements et les résultats anormaux aux épreuves de la fonction hépatique.
Dans le cadre de l’étude pivot EN3409-308 menée auprès de patients n’ayant jamais reçu d’opioïdes, 61 % des patients admis à la période d’ajustement posologique sans insu ont pu atteindre une dose ajustée tolérable et efficace. Pendant la période d’ajustement sans insu, 15 % des patients ont cessé leur traitement à cause d’un effet indésirable et 4 %, en raison d’un manque d’efficacité; pour le taux restant de 20 %, les patients ont arrêté leur traitement pour diverses raisons administratives. Pendant la période à double insu, des 230 patients répartis aléatoirement pour recevoir BELBUCA, 5,7 % ont cessé leur traitement à cause d’effets indésirables et 3,5 %, en raison d’un manque d’efficacité. Des 232 patients répartis aléatoirement pour recevoir le placebo, 9,9 % ont arrêté de le prendre en raison d’un manque d’efficacité et 3,0 %, à cause d’effets indésirables.
Dans le cadre de l’étude pivot EN3409-307 menée auprès de patients ayant déjà reçu des opioïdes, 63 % des patients admis à la période d’ajustement posologique sans insu ont pu atteindre une dose tolérable et efficace. Pendant la période d’ajustement sans insu, 10 % des patients ont cessé leur traitement à cause d’un effet indésirable, 8 % l’ont fait en raison d’un manque d’efficacité et 0,1 % l’ont arrêté en raison de symptômes de sevrage aux opioïdes. Pour le taux restant de 20 %, les patients ont arrêté leur traitement pour diverses raisons administratives. Pendant la période à double insu, des 254 patients répartis aléatoirement pour recevoir BELBUCA, 7,5 % ont cessé leur traitement en raison d’un manque d’efficacité, 2 %, à cause d’effets indésirables et 0,4 % l’ont arrêté en raison de symptômes de sevrage aux opioïdes. Des 257 patients répartis aléatoirement pour recevoir le placebo, 23,7 % ont arrêté de le prendre en raison d’un manque d’efficacité, 5,1 %, à cause d’effets indésirables et 3,5 %, en raison de symptômes de sevrage aux opioïdes.
Les tableaux 1 et 2 dressent la liste des effets indésirables survenus en cours de traitement, sans égard au lien de causalité, qui ont été signalés par au moins 3 % des sujets ayant reçu BELBUCA pendant la période de traitement à double insu des deux essais contrôlés par placebo de 12 semaines menés chez des sujets n’ayant jamais reçu d’opioïdes (tableau 1) et chez des sujets ayant déjà été traités par des opioïdes (tableau 2) présentant une lombalgie chronique modérée ou grave.
Tableau 1 : Effets indésirables survenus en cours de traitement signalés par ≥ 3 % des sujets et à une plus grande fréquence qu’avec le placebo au cours de la période de traitement à double insu de l’étude contrôlée de 12 semaines (EN3409-308) menée chez des sujets n’ayant jamais reçu d’opioïdes présentant une lombalgie chronique modérée ou grave
Phase d’ajustement de la dose sans insu | Phase de traitement à double insu | ||||
| Belbuca | Belbuca (N = 229) | Placebo | |||
| Appareil ou système Terme privilégié | (N = 749) % | 150 µg (N = 58) % | 300 µg (N = 67) % | 450 µg (N = 104) % | Placebo (N = 232) % |
| Troubles gastro-intestinaux | |||||
| Nausées | 49,8 | 13,8 | 10,4 | 7,7 | 7,3 |
| Constipation | 13,0 | -- | 6,0 | 4,8 | 2,6 |
| Vomissements | 7,7 | 3,4 | 7,5 | 1,9 | 0,4 |
| Troubles du système nerveux | |||||
| Somnolence | 6,9 | -- | 3,0 | -- | 0,4 |
| Infections et infestations | |||||
| Infection des voies urinaires | 2,0 | -- | 3,0 | 1,0 | 2,2 |
| Troubles musculosquelettiques et du tissu conjonctif | |||||
| Myalgie | 0,4 | -- | 3,0 | -- | 0,4 |
| Troubles respiratoires, thoraciques et médiastinaux | |||||
| Congestion pulmonaire | 0,1 | 3,4 | -- | -- | -- |
| Troubles cardiaques | |||||
| Fibrillation auriculaire | -- | -- | 3,0 | -- | -- |
| Les effets indésirables survenus en cours de traitement ci-dessous ont été signalés à une fréquence entre 1 et 3 % et à une plus grande fréquence qu’avec le placebo pendant la phase de traitement à double insu de cette étude : sécheresse buccale, douleur abdominale haute, douleur dentaire, diverticule intestinal, hémorragie rectale, occlusion de l’intestin grêle, dyspepsie, colite, ulcère gastrique, gastrite, douleur abdominale, caries dentaires, étourdissements, tremblements, infection dentaire, sinusite, cellulite, otite, folliculite, infection postopératoire de la plaie, bronchite, rhinopharyngite, orgelet, cervicite, abcès gingival, gastro-entérite virale, grippe, augmentation du taux d’alanine aminotransférase, augmentation de la glycémie, protéinurie, cylindres urinaires, leucocyte-estérase urinaire positive, perte pondérale, augmentation de la numération leucocytaire, augmentation du taux de gamma-glutamyl-transférase, augmentation du taux de phosphatase alcaline, augmentation du taux d’aspartate aminotransférase, augmentation du taux sanguin de phosphore, anomalie au test de la fonction hépatique, prurit, hyperhidrose, kyste dermique, dermatite de contact, poil incarné, éruption d’origine vasculaire, acné, plaque cutanée, anxiété, insomnie, dépression, contraction musculaire, arthrose, douleur à la mâchoire, douleur musculosquelettique, douleur osseuse, raideur musculosquelettique, syndrome de la coiffe des rotateurs, douleur aux extrémités, piqûre d’arthropode, lésion méniscale, contusion, chute, lacération, épicondylite, céphalées liées à une intervention, brûlure thermique, lésion gingivale, claquage de muscle, côte fracturée, rhinorrhée, dysphonie, épistaxis, diminution de l’appétit, déshydratation, hyperglycémie, diabète sucré, hypercholestérolémie, hyperlipidémie, hypokaliémie, hypertriglycéridémie, anémie, hypertension, lithiase rénale, otalgie, symptômes de ménopause, dysménorrhée, allergie saisonnière, dysgueusie, toux. | |||||
Tableau 2 : Effets indésirables survenus en cours de traitement signalés par ≥ 3 % des sujets et à une plus grande fréquence qu’avec le placebo au cours de la période de traitement à double insu de l’étude contrôlée de 12 semaines (EN3409-307) menée chez des sujets ayant déjà été traités par des opioïdes présentant une lombalgie chronique modérée ou grave
Phase d’ajustement de la dose sans insu | Phase de traitement à double insu | ||||||
| BELBUCA | BELBUCA (N = 254) | Placebo | |||||
Appareil ou système Terme privilégié | (N = 810) % | 300 µg (N = 30) % | 450 µg (N = 36) % | 600 µg (N = 43) % | 750 µg (N = 42) % | 900 µg (N = 93) % | Placebo (N = 256) % |
| Troubles gastro-intestinaux | |||||||
| Vomissements | 6,7 | 3,3 | -- | 2,3 | 4,8 | 8,6 | 2,3 |
| Nausées | 16,8 | 13,3 | -- | 7,0 | 7,1 | 7,5 | 7,4 |
| Constipation | 8,3 | -- | 2,8 | -- | 2,4 | 5,4 | 0,8 |
Douleur abdominale | 0,9 | 3,3 | -- | -- | -- | 1,1 | 1,6 |
| Bulle labiale | -- | 3,3 | -- | -- | -- | 1,1 | -- |
Douleur abdominale basse | -- | -- | -- | -- | 4,8 | -- | -- |
| Reflux gastro-œsophagien pathologique | 0,7 | 3,3 | -- | -- | -- | -- | 0,4 |
| Troubles du système nerveux | |||||||
| Migraine | 0,5 | 3,3 | 2,8 | 2,3 | -- | -- | 0,4 |
| Infections et infestations | |||||||
| Rhinopharyngite | 2,3 | -- | -- | -- | 2,4 | 4,3 | 2,0 |
| Gastro-entérite virale | 0,6 | 3,3 | -- | 2,3 | -- | 3,2 | 0,8 |
| Infection des voies urinaires | 2,8 | 6,7 | 8,3 | 2,3 | -- | 2,2 | 0,8 |
Infection des voies respiratoires supérieures | 2,2 | 6,7 | 8,3 | -- | -- | 2,2 | 2,3 |
| Sinusite | 1,0 | 3,3 | 8,3 | 2,3 | 2,4 | 1,1 | 1,2 |
| Gastro-entérite | 0,2 | 3,3 | 2,8 | -- | 2,4 | -- | 0,8 |
| Infection virale | 0,2 | -- | -- | 4,7 | -- | -- | -- |
| Bronchite | 0,7 | 3,3 | -- | 2,3 | -- | -- | 0,8 |
| Ulcère cutané infecté | 0,1 | 3,3 | -- | 2,3 | -- | -- | -- |
| Troubles généraux et réactions au point d’administration | |||||||
Œdème périphérique | 2,1 | 3,3 | -- | -- | 2,4 | 1,1 | 0,8 |
| Troubles musculosquelettiques et du tissu conjonctif | |||||||
| Dorsalgie | 1,6 | -- | 2,8 | 2,3 | -- | 5,4 | 0,4 |
| Arthralgie | 1,0 | 3,3 | -- | -- | 2,4 | 1,1 | 0,8 |
| Lésion, intoxication et complications liées à une intervention | |||||||
| Chute | 1,6 | 3,3 | -- | 2,3 | -- | 4,3 | 1,2 |
| Rupture synoviale | -- | 3,3 | -- | -- | -- | -- | -- |
| Troubles vasculaires | |||||||
| Hypertension | 1,5 | 3,3 | -- | 2,3 | -- | 1,1 | -- |
| Bouffées de chaleur | 1,4 | 3,3 | -- | 2,3 | 2,4 | -- | 1,6 |
| Hématome | 0,2 | 3,3 | -- | -- | 2,4 | -- | -- |
| Troubles métaboliques et nutritionnels | |||||||
| Goutte | 0,2 | -- | -- | -- | 4,8 | -- | 0,4 |
| Anomalies des épreuves de laboratoire | |||||||
| Diminution du taux sanguin de testostérone | 0,2 | 3,3 | 2,8 | -- | 2,4 | 1,1 | 0,8 |
| Diminution de la clairance rénale de la créatinine | 0,4 | 3,3 | -- | -- | -- | -- | -- |
| Troubles de l’appareil reproducteur et des seins | |||||||
| Symptômes de ménopause | -- | 3,3 | -- | -- | -- | -- | -- |
| Troubles des systèmes sanguin et lymphatique | |||||||
| Anémie | 0,2 | -- | -- | -- | 4,8 | -- | -- |
| Les effets indésirables survenus en cours de traitement ci-dessous ont été signalés à une fréquence entre 1 et 3 % et à une plus grande fréquence qu’avec le placebo pendant la phase de traitement à double insu de cette étude : stomatite, douleur dentaire, diverticule, enflure des lèvres, sensibilité dentaire, kyste gingival, hernie hiatale, caries dentaires, syndrome des jambes sans repos, grippe, pharyngite streptococcique, sinusite aiguë, abcès dentaire, infection rénale, candidose œsophagienne, otite moyenne, fatigue, pyrexie, douleur, maladie pseudogrippale, irritabilité, kyste, inflammation, hyperhidrose, prurit (généralisé), enflure du visage, dermatite, acné, dermatite de contact, contraction musculaire, myalgie, arthrose, douleur au cou, kyste synovial, tendinite, raideur musculosquelettique, insomnie, anorgasmie, rêves anormaux, congestion nasale, maladie pulmonaire obstructive chronique, toux, congestion pulmonaire, dyspnée, respiration sifflante, excoriation, claquage de muscle, morsure d’arthropode, entorse ligamentaire, fracture de la cheville/du pied, lésion du cartilage, lacération, blessure aux membres, brûlure thermique, fracture de la main, piqûre d’arthropode, lésion articulaire, contusion pulmonaire, côte fracturée, fracture du péroné, fracture du tibia, hypokaliémie, augmentation du taux de gamma-glutamyl-transférase, allongement de l’intervalle QT sur l’électrocardiogramme, augmentation du taux sanguin de phosphore, gain pondéral, électrocardiogramme anormal, allergie saisonnière, hyperplasie endométriale, douleur testiculaire, stéatose hépatique, cholécystite, hypogonadisme, hypothyroïdie, lithiase rénale, prolapsus vésical, bloc de branche gauche, étourdissements, cellulite, douleur oropharyngée, asthme, fracture dentaire. | |||||||
Effets indésirables moins courants signalés lors des études cliniques (< 1 %)
Les effets indésirables suivants, signalés à une fréquence < 1 %, présentent un lien causal possible avec le traitement par BELBUCA soit pendant la phase d’ajustement sans insu, soit pendant la période de traitement à double insu des études sur l’innocuité et l’efficacité.
Troubles des systèmes sanguin et lymphatique : lymphadénopathie, thrombocytopénie.
Troubles cardiovasculaires : angine de poitrine, bradycardie, bloc de branche droit, fibrillation auriculaire, palpitations, tachycardie.
Affections de l’oreille et du labyrinthe : acouphènes, vertiges.
Troubles endocriniens : déficit androgénique, hypogonadisme.
Troubles oculaires : baisse de l’acuité visuelle, blépharite, conjonctivite allergique, déficience visuelle, écoulement oculaire, hémorragie oculaire, prurit oculaire, sécheresse oculaire, surproduction lacrymale, vision trouble.
Troubles gastro-intestinaux : atteinte buccale, atteinte gastro-intestinale, distension abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haute, dyspepsie, éructation, flatulences, gêne abdominale, glossodynie, haut-le-cœur, hématochézie, hyperchlorhydrie, hypersécrétion salivaire, hypoesthésie buccale, iléus, douleur dentaire, œdème buccal, paresthésie buccale, reflux gastro-œsophagien pathologique, selles dures, selles fréquentes, stomatite, ulcération buccale.
Troubles généraux et réactions au point d’administration : anesthésie au point d’application, asthénie, frissons, goût anormal du produit, hyperthermie, indolence, intolérance au médicament, irritabilité, irritation au point d’application, maladie pseudogrippale, malaise, nodule, pyrexie, sensation anormale, sensation de chaleur, sensation de froid, sensation d’énervement, sensation de variation de la température corporelle, sensation d’ivresse, syndrome de sevrage associé au médicament.
Troubles hépatobiliaires : hyperbilirubinémie.
Troubles du système immunitaire : hypersensibilité.
Infections et infestations : candidose, cellulite, mastoïdite, pharyngite.
Lésion, intoxication et complications liées à une intervention : excoriation, fracture d’un membre supérieur, surdose accidentelle.
Anomalies des épreuves de laboratoire : allongement de l’intervalle QT sur l’électrocardiogramme, baisse de la numération plaquettaire, baisse du taux d’hémoglobine, diminution de la clairance rénale de la créatinine, diminution de la diurèse, diminution de l’hématocrite, diminution du taux sanguin de testostérone libre, élévation du taux sanguin de phosphatase alcaline, élévation du taux sanguin d’urée, gain pondéral, hausse de la numération plaquettaire, hausse des enzymes hépatiques, hausse du taux sanguin d’acide urique, hausse du taux sanguin de créatine, hausse du taux sanguin de phosphore, hypertension, perte pondérale, résultats anormaux au test d’exploration de la fonction hépatique, taux accru d’alanine aminotransférase, taux accru d’aspartate aminotransférase, taux accru de gamma-glutamyl-transférase.
Troubles du métabolisme et de la nutrition : augmentation de l’appétit, déshydratation, diabète, perte pondérale anormale.
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, arthrose, contractions musculaires, dorsalgie, douleur aux extrémités, douleur osseuse, douleurs cervicales, faiblesse musculaire, myalgie, œdème articulaire.
Troubles du système nerveux : acathisie, amnésie, atteinte de la mémoire, déficience mentale, dysgueusie, élocution lente, étourdissements d’effort, étourdissements posturaux, hyperesthésie, hypersomnie, hypoesthésie, migraine, neuropathie périphérique, paralysie du VIIe nerf crânien, paresthésie, sédation, tremblements, trouble cognitif, trouble de l’attention, trouble de l’équilibre, vision tubulaire.
Troubles psychiatriques : agitation, anorgasmie, augmentation de la libido, baisse de la libido, bruxisme, cauchemars, colère, dépression, désorientation, dysphorie, état de confusion, hallucination, humeur euphorique, idée délirante, idées suicidaires, impatiences, insomnie d’endormissement, logorrhée, nervosité, insomnie du milieu de la nuit, paranoïa, rêves anormaux, sautes d’humeur, somnambulisme, somniloquie, tension.
Troubles de l’appareil reproducteur et des seins : dysfonction érectile, masse au sein, sensibilité mammaire, symptômes de ménopause.
Troubles rénaux et urinaires : cystite interstitielle, délai à la miction, dysurie, incontinence urinaire, pollakiurie, spasme vésical.
Troubles respiratoires, thoraciques et médiastinaux : bâillements, dyspnée, gêne nasale, gorge sèche, hoquet, hypoesthésie pharyngée, hypoxie, insuffisance respiratoire aiguë, rhinorrhée, toux.
Troubles des tissus cutanés et sous-cutanés : acné, douleur cutanée, ecchymose, éruption urticarienne, érythème, onychoclasie, prurit généralisé, sécheresse de la peau, sueurs froides, sueurs nocturnes.
Troubles vasculaires : bouffées de chaleur, bouffées vasomotrices, hypertension.
Effets indésirables associés au médicament et observés après la commercialisation
En plus des effets indésirables rapportés lors des essais cliniques, les événements suivants ont été signalés pendant l’utilisation de BELBUCA après sa commercialisation. Puisque ces réactions sont signalées volontairement à partir d’une population de taille inconnue, il n’est pas toujours possible d’évaluer de manière fiable leur fréquence.
Déficit androgénique : L’utilisation chronique d’opioïdes peut avoir un effet sur l’axe hypothalamo-hypophyso-gonadique, entraînant un déficit androgénique pouvant se manifester par une baisse de la libido, une impuissance, une dysfonction érectile, une aménorrhée ou une infertilité. Le rôle des opioïdes dans le syndrome clinique de l’hypogonadisme est inconnu parce que les différentes sources de stress médicales, physiques et psychologiques et associées au mode de vie qui peuvent influer sur les taux d’hormones sexuelles ont été mal maîtrisées dans les études qui ont été menées jusqu’à maintenant. Les patients présentant des symptômes de déficit androgénique doivent être soumis à des analyses de laboratoire.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Effets additifs des autres dépresseurs du système nerveux central (SNC) (y compris les benzodiazépines et l’alcool) :
L’utilisation concomitante de BELBUCA et d’autres dépresseurs du SNC (y compris sédatifs/hypnotiques, antidépresseurs tricycliques, anesthésiques généraux, antipsychotiques [p. ex., phénothiazines], autres opioïdes, antihistaminiques, benzodiazépines, antiémétiques à action centrale et alcool) peut augmenter le risque de dépression respiratoire, de sédation profonde, d’hypotension, de coma et de décès.
Les patients recevant des dépresseurs du SNC et BELBUCA doivent être surveillés pour déceler les signes de dépression respiratoire, de sédation et d’hypotension. Lorsqu’un traitement d’association par un des médicaments cités ci-dessus est envisagé, la dose de l’un ou des deux agents du traitement d’association doit être réduite (voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux – Interactions avec des dépresseurs du système nerveux central).
Les patients doivent également être avertis que ces associations augmentent la dépression du système nerveux central et qu’il peut être dangereux de conduire des véhicules et d’utiliser des machines (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles psychomoteurs). On doit avertir les patients de ne pas consommer d’alcool pendant qu’ils prennent BELBUCA, car cela peut augmenter la probabilité de subir des effets secondaires dangereux.
Interactions médicament-médicament
Inhibiteurs de l’isoenzyme CYP3A4 :
La buprénorphine est principalement métabolisée par glucuroconjugaison, et dans une moindre mesure par l’isoenzyme CYP3A4. Un traitement concomitant par des inhibiteurs de l’isoenzyme CYP3A4 (p. ex., ritonavir, kétoconazole, itraconazole, troléandomycine, clarithromycine, nelfinavir, néfazodone, vérapamil, diltiazem, amiodarone, amprénavir, fosamprénavir, aprépitant, fluconazole, érythromycine et jus de pamplemousse) peut entraîner une hausse des concentrations plasmatiques de buprénorphine accompagnée d’une augmentation de la toxicité liée à la dose, ce qui peut provoquer notamment un allongement de l’intervalle QTc et une dépression respiratoire mortelle.
S’il est nécessaire d’administrer en concomitance un inhibiteur de l’isoenzyme CYP3A4 pendant le traitement par BELBUCA, le patient doit faire l’objet d’une surveillance afin de déceler les signes d’effets indésirables, notamment une surdose d’opioïde et une dépression respiratoire. Par contre, s’il est nécessaire d’arrêter l’inhibiteur de la CYP3A4, il faut surveiller les signes de sevrage associés aux opioïdes (voir MISES EN GARDE ET PRÉCAUTIONS, Utilisation concomitante d’inhibiteurs de la CYP3A4).
Inducteurs de l’isoenzyme CYP3A4 :
L’interaction entre la buprénorphine et les inducteurs de l’isoenzyme CYP3A4 n’a pas été étudiée. L’administration concomitante de BELBUCA et d’un inducteur de l’isoenzyme CYP3A4 (p. ex., phénobarbital, carbamazépine, phénytoïne ou rifampicine) peut entraîner une diminution de la concentration plasmatique de buprénorphine pouvant se traduire par une baisse de l’efficacité ou l’apparition d’un syndrome de sevrage chez les patients ayant développé une dépendance physique à la buprénorphine. S’il est nécessaire d’administrer en concomitance un inducteur de l’isoenzyme CYP3A4 pendant le traitement par BELBUCA, le patient doit faire l’objet d’une surveillance afin de déceler les signes de sevrage associés aux opioïdes. Par contre, s’il est nécessaire d’arrêter l’inducteur de la CYP3A4, il faut surveiller l’apparition d’effets indésirables, notamment une dépression respiratoire potentiellement mortelle. Dans les deux cas, il faut envisager des modifications de la dose jusqu’à l’obtention d’effets stables du médicament (voir MISES EN GARDE ET PRÉCAUTIONS).
Médicaments allongeant l’intervalle QTc :
L’utilisation concomitante de BELBUCA et d’autres médicaments allongeant l’intervalle QTc doit être évitée (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Effets sur l’électrophysiologie cardiaque). Parmi les médicaments qui ont été associés à un allongement de l’intervalle QT et/ou à une torsade de pointes figurent entre autres les produits dans la liste qui suit. Les classes chimiques/pharmacologiques sont indiquées si certains, mais pas nécessairement la totalité des agents de la classe, ont été mis en cause dans l’allongement de l’intervalle QTc et/ou la torsade de pointes :
Antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide), antiarythmiques de classe III (p. ex., amiodarone, sotalol, ibutilide, dronédarone), antiarythmiques de classe IC (p. ex., flécaïnide, propafénone), antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone, rispéridone), antidépresseurs (p. ex., fluoxétine, citalopram, venlafaxine, antidépresseurs tricycliques/tétracycliques [tels que l’amitriptyline, l’imipramine, la maprotiline]), opioïdes (p. ex., méthadone), antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine, tacrolimus), antibiotiques quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine), pentamidine, antipaludéens (p. ex., quinine, chloroquine), antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole), dompéridone, antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT3) (p. ex., ondansétron), inhibiteurs de la tyrosine kinase (p. ex., sunitinib, nilotinib, céritinib, vandétanib), trioxyde de diarsenic, inhibiteurs de l’histone déacétylase (p. ex., vorinostat), agonistes des récepteurs β2-adrénergiques (p. ex., salmétérol, formotérol).
Médicaments perturbant les concentrations d’électrolytes :
L’utilisation de la buprénorphine en association avec les médicaments qui peuvent perturber les concentrations d’électrolytes doit être évitée. Ces médicaments sont, entre autres, les diurétiques de l’anse, les diurétiques thiazidiques et apparentés; les laxatifs et les lavements; l’amphotéricine B; les corticostéroïdes à forte dose; les inhibiteurs de la pompe à protons.
Les listes ci-dessus de médicaments pouvant avoir des interactions avec la buprénorphine ne sont pas exhaustives. Il convient de consulter des sources d’information récentes pour connaître les nouveaux médicaments homologués qui allongent l’intervalle QTc ou qui diminuent les concentrations d’électrolytes, de même que les médicaments plus anciens qui, selon des études récentes, exercent de tels effets.
Relaxants musculaires :
La buprénorphine peut accentuer l’effet de blocage neuromusculaire des relaxants musculaires et produire un degré plus élevé de dépression respiratoire. Il convient de surveiller l’état des patients recevant en concomitance des relaxants musculaires et BELBUCA pour déceler les signes de dépression respiratoire qui peuvent être plus importants que ceux prévus.
Anticholinergiques :
L’utilisation concomitante d’analgésiques opioïdes, y compris la buprénorphine, et de médicaments anticholinergiques peut augmenter le risque de rétention urinaire et/ou de constipation grave, ce qui peut mener à un iléus paralytique. Lorsque les patients reçoivent en concomitance BELBUCA et des médicaments anticholinergiques, leur état doit être surveillé afin de déceler les signes de rétention urinaire ou de diminution de la motilité gastrique.
Benzodiazépines :
Quelques rapports ont fait état de coma et de décès associés au mésusage et à l’abus de l’association de buprénorphine et de benzodiazépines. Dans de nombreux cas, mais pas toujours, la buprénorphine a été mal utilisée par auto-injection du contenu de comprimés de buprénorphine broyés. Les études précliniques ont montré que l’association de benzodiazépines et de buprénorphine a modifié l’effet de plafonnement habituellement observé en cas de dépression respiratoire induite par la buprénorphine, rendant les effets respiratoires de la buprénorphine semblables à ceux d’un agoniste opioïde entier. Une surveillance étroite des patients utilisant en concomitance BELBUCA et des benzodiazépines est essentielle. Il faut prévenir les patients qu’il est extrêmement dangereux de s’autoadministrer des benzodiazépines pendant la prise de BELBUCA, et les avertir d’utiliser en concomitance les benzodiazépines et BELBUCA en suivant les recommandations de leur médecin.
Analgésiques opioïdes agonistes/antagonistes mixtes et agonistes partiels :
L’administration concomitante d’analgésiques opioïdes agonistes/antagonistes mixtes et agonistes partiels (p. ex., nalbuphine ou pentazocine) peut atténuer l’effet analgésique de BELBUCA ou déclencher l’apparition de symptômes de sevrage. Par conséquent, l’administration concomitante doit être évitée.
Antirétroviraux – Inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) :
Les INNTI sont principalement métabolisés par la CYP3A4. L’éfavirenz, la névirapine et l’étravirine sont des inducteurs connus de la CYP3A4 alors que la delavirdine est un inhibiteur de la CYP3A4. Des études cliniques ont montré des interactions pharmacocinétiques importantes entre les INNTI (p. ex., éfavirenz et delavirdine) et la buprénorphine, mais ces interactions pharmacocinétiques n’ont pas entraîné d’effets pharmacodynamiques importants. Par conséquent, il faut surveiller la dose de BELBUCA chez les patients recevant un traitement prolongé par ce médicament si on lui ajoute un INNTI.
Antirétroviraux – Inhibiteurs de la protéase (IP) :
Des études ont montré que certains antirétroviraux inhibiteurs de la protéase (IP) exerçant une activité inhibitrice sur la CYP3A4 (nelfinavir, lopinavir/ritonavir, ritonavir) n’ont que peu d’effet sur la pharmacocinétique de la buprénorphine et n’ont aucun effet pharmacodynamique important. D’autres IP exerçant une activité inhibitrice sur la CYP3A4 (atazanavir et atazanavir/ritonavir) ont entraîné une augmentation des concentrations de buprénorphine et de norbuprénorphine et, dans une étude, les patients ont rapporté une sédation accrue. Des rapports de pharmacovigilance ont fait état de symptômes associés à un excès d’opioïdes chez des patients recevant en concomitance de la buprénorphine et de l’atazanavir avec ou sans ritonavir. Il faut surveiller les patients recevant BELBUCA et de l’atazanavir avec ou sans ritonavir. Une diminution de la dose de BELBUCA pourrait être nécessaire.
Agents sérotoninergiques : L’administration concomitante de buprénorphine et d’un agent sérotoninergique, comme un inhibiteur sélectif du recaptage de la sérotonine ou un inhibiteur du recaptage de la sérotonine-noradrénaline, peut augmenter le risque de syndrome sérotoninergique, trouble potentiellement mortel (voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
Interactions médicament-aliment :
La pellicule BELBUCA adhère à la muqueuse buccale humide et se dissout complètement après l’application, habituellement en 30 minutes. Une fois appliquée, la pellicule ne doit pas être manipulée avec la langue ou les doigts, et les patients doivent attendre la dissolution complète de la pellicule avant d’ingérer des aliments ou de boire des liquides (voir POSOLOGIE ET ADMINISTRATION).
Interactions médicament-herbe médicinale :
Les interactions avec les produits à base d’herbe médicinale n’ont pas été établies.
Interactions médicament-épreuve de laboratoire :
Les interactions entre ce médicament et les épreuves de laboratoire n’ont pas été établies.
Interactions médicament-mode de vie :
La consommation concomitante d’alcool doit être évitée (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
POSOLOGIE ET ADMINISTRATION
Toutes les doses d’opioïdes comportent un risque inhérent d’effets indésirables mortels ou non mortels. Ce risque augmente avec la dose. Pour la prise en charge de la douleur chronique non cancéreuse et non palliative, il est recommandé de ne pas dépasser 90 mg d’équivalent morphine de BELBUCA® (pellicule buccale soluble de buprénorphine) (voir le tableau 4 pour connaître la dose initiale de BELBUCA basée sur la dose antérieure d’opioïde exprimée en équivalent oral de sulfate de morphine). Il faut évaluer le risque chez chaque patient avant de prescrire BELBUCA, car la probabilité d’effets indésirables peut dépendre du type d’opioïde, de la durée du traitement, de l’intensité de la douleur de même que du niveau de tolérance du patient. De plus, il faut évaluer systématiquement le niveau de douleur pour connaître la dose la plus appropriée et savoir s’il faut poursuivre l’utilisation de BELBUCA (voir POSOLOGIE ET ADMINISTRATION, Ajustement ou réduction de la posologie).
BELBUCA doit être utilisé uniquement chez les patients pour qui les autres options thérapeutiques (p. ex., les analgésiques non opioïdes) se sont révélées inefficaces, n’ont pas été tolérées ou n’ont pas procuré un soulagement approprié de la douleur.
BELBUCA ne doit être prescrit que par des médecins expérimentés dans l’administration continue de puissants opioïdes, la prise en charge de patients recevant de puissants opioïdes pour soulager la douleur, et dans la détection et la prise en charge de la dépression respiratoire, incluant l’utilisation d’antagonistes opioïdes.
BELBUCA doit être appliqué uniquement sur la muqueuse buccale toutes les 12 heures. Un usage inapproprié comme mâcher ou avaler la pellicule BELBUCA peut se traduire par des concentrations maximales plus faibles et une biodisponibilité/efficacité moins élevée.
BELBUCA aux doses de 600, de 750 et de 900 µg est destiné aux patients ayant déjà pris des opioïdes, c’est-à-dire les patients ayant déjà reçu au moins 30 mg d’équivalent oral de sulfate de morphine par jour pendant au moins 4 semaines.
BELBUCA ne doit pas être utilisé si le sachet fermé hermétiquement est déchiré ou si la pellicule buccale est coupée, endommagée ou modifiée de quelque façon que ce soit. La pellicule BELBUCA ne doit pas être coupée.
Administration
Tout d’abord, le patient doit humidifier l’intérieur de sa joue avec sa langue ou se rincer la bouche avec de l’eau pour humidifier la zone avant l’application de la pellicule BELBUCA. La pellicule doit être appliquée immédiatement après l’avoir retirée de son sachet individuel scellé. Il faut la tenir d’un doigt propre et sec, la face jaune orientée vers le haut. Le patient doit appliquer la face jaune de la pellicule BELBUCA contre l’intérieur de sa joue, appuyer sur la pellicule, la maintenir en place pendant 5 secondes, puis la laisser se dissoudre complètement.
BELBUCA adhère à la muqueuse buccale humide et se dissout complètement après l’application, habituellement en 30 minutes. Une fois appliquée, la pellicule ne doit pas être manipulée avec la langue ou les doigts, et le patient doit attendre la dissolution complète de la pellicule avant d’ingérer des aliments ou de boire des liquides.
La bonne technique d’administration du médicament doit être montrée au patient.
Dose recommandée et ajustement posologique
Posologie initiale
Les doses de BELBUCA doivent être personnalisées selon la réponse et la tolérance de chaque patient et doivent être évaluées à intervalles réguliers. L’optimisation appropriée de la posologie en fonction de la douleur du patient doit viser l’administration régulière de la dose la plus faible possible de BELBUCA permettant d’obtenir un soulagement satisfaisant de la douleur.
BELBUCA doit être pris à la dose déterminée deux fois par jour (toutes les 12 heures) selon un horaire fixe. Les doses uniques ne doivent pas dépasser 900 µg de buprénorphine toutes les 12 heures en raison du risque d’allongement de l’intervalle QTc. La dose quotidienne maximale de BELBUCA est de 1800 µg.
Les médecins doivent veiller à ne pas prescrire plus que la quantité appropriée de doses pour parvenir à un ajustement adéquat de la dose permettant de maîtriser la douleur du patient.
Adultes (plus de 18 ans)
Patients ne recevant pas d’opioïdes au moment de l’instauration du traitement par BELBUCA (n’ayant jamais reçu d’opioïdes)
Chez les patients n’ayant jamais reçu d’opioïdes, instaurer le traitement par l’application d’une pellicule de 75 µg une fois par jour ou de 75 µg deux fois par jour (toutes les 12 heures) si la dose est tolérée pendant au moins 4 jours, puis passer à la dose de 150 µg deux fois par jour (toutes les 12 heures) pendant encore au moins 4 jours (voir tableau 3). Si la douleur n’est pas adéquatement maîtrisée, l’augmentation subséquente de la dose doit être basée sur l’ajustement personnalisé de la posologie jusqu’à une dose qui procure une analgésie adéquate et qui réduit au minimum les effets indésirables. L’ajustement posologique devrait consister en une augmentation de la dose par palier d’au plus 150 µg deux fois par jour (toutes les 12 heures) pendant au moins 4 jours avant d’effectuer la prochaine augmentation par palier de 150 µg deux fois par jour. Une augmentation de la dose allant jusqu’à 450 µg deux fois par jour (toutes les 12 heures) a été étudiée dans le cadre d’études cliniques menées auprès de patients n’ayant jamais reçu d’opioïdes.
Tableau 3 : Dose initiale de BELBUCA chez des patients n’ayant jamais reçu d’opioïdes
Instaurer le traitement à la dose de 75 µg (dose initiale) une fois par jour ou deux fois par jour (toutes les 12 heures).
Augmenter la dose à 150 µg deux fois par jour (toutes les 12 heures), au moins 4 jours après la dose initiale.
Augmenter la dose par paliers de 150 µg deux fois par jour (toutes les 12 heures) à intervalles d’au moins 4 jours entre chaque augmentation de dose jusqu’à l’atteinte d’une dose qui procure une analgésie appropriée et réduit au minimum les effets indésirables.
La dose maximale est de 450 µg deux fois par jour (toutes les 12 heures).
Patients recevant actuellement d’autres opioïdes (patients ayant déjà reçu des opioïdes)
La buprénorphine peut précipiter les symptômes de sevrage chez les patients qui reçoivent déjà un traitement opioïde. Pour diminuer le risque de sevrage associé aux opioïdes chez ces patients, la dose devrait être réduite progressivement jusqu’à au moins 30 mg d’équivalent oral de sulfate de morphine par jour avant l’instauration du traitement par BELBUCA. La phase de réduction progressive de la dose devrait être basée sur la dose équivalente en sulfate de morphine par jour du patient avant la réduction. La dose ne doit pas être réduite de façon trop marquée et l’état du patient devrait être stabilisé avant l’instauration du traitement par BELBUCA. Au cours des essais cliniques sur BELBUCA, la phase de réduction progressive de la dose (jusqu’à au moins 30 mg d’équivalent de sulfate de morphine par jour) a duré jusqu’à 4 semaines.
Après la réduction de la dose d’analgésique, la dose initiale de BELBUCA doit être déterminée en fonction de la dose quotidienne d’opioïde que recevait le patient avant la phase de réduction, comme l’indique le tableau 4. Les patients peuvent avoir besoin d’analgésiques additionnels à courte durée d’action au cours de la phase de réduction progressive de la dose et de la période d’ajustement posologique.
BELBUCA peut ne pas procurer une analgésie adéquate chez les patients ayant besoin d’une dose supérieure à 160 mg d’équivalent oral de sulfate de morphine par jour. Il faut alors envisager l’utilisation d’un autre analgésique si nécessaire.
Tableau 4 : Dose initiale de BELBUCA basée sur la dose antérieure d’opioïde exprimée en équivalent oral de sulfate de morphine
Dose quotidienne antérieure d’analgésique opioïde avant la réduction progressive de la dose à 30 mg d’équivalent oral de sulfate de morphine par jour | Dose initiale de BELBUCA |
| Moins de 30 mg d’équivalent oral de sulfate de morphine | 75 µg une fois par jour ou toutes les 12 heures |
| De 30 mg à 89 mg d’équivalent oral de sulfate de morphine | 150 µg toutes les 12 heures |
| De 90 mg à 160 mg d’équivalent oral de sulfate de morphine | 300 µg toutes les 12 heures |
| Plus de 160 mg d’équivalent oral de sulfate de morphine | Dose maximale : 450 µg toutes les 12 heures |
Les doses de BELBUCA de 600 µg, de 750 µg et de 900 µg ne sont utilisées qu’après l’augmentation progressive de doses plus faibles de BELBUCA. L’ajustement posologique personnalisé doit consister en une augmentation de la dose par palier d’au plus 150 µg deux fois par jour pendant au moins 4 jours avant d’effectuer la prochaine augmentation par palier de 150 µg deux fois par jour.
Passage de la méthadone à BELBUCA
Une surveillance étroite est particulièrement importante lorsque le patient doit passer de la méthadone à un autre agoniste opioïde, incluant BELBUCA. Le rapport de conversion entre la méthadone et les autres agonistes opioïdes peut varier considérablement en fonction de la dose précédemment administrée. La méthadone ayant une longue demi-vie, elle peut s’accumuler dans le plasma. Il faut instaurer le traitement à la dose initiale appropriée la plus faible de BELBUCA, comme l’indique le tableau 4, et prévoir des médicaments de secours appropriés, comme des analgésiques à courte durée d’action. La dose doit être augmentée jusqu’à une dose qui procure un soulagement satisfaisant de la douleur s’accompagnant d’effets indésirables acceptables. Les doses de BELBUCA doivent être personnalisées et évaluées à intervalles réguliers.
Ajustement posologique et traitement d’entretien
L’intervalle minimal d’ajustement des doses de BELBUCA est de 4 jours, déterminé en fonction du profil pharmacocinétique et du temps écoulé avant d’atteindre les concentrations plasmatiques à l’état d’équilibre. L’ajustement posologique personnalisé doit consister en une augmentation de la dose par palier d’au plus 150 µg deux fois par jour (toutes les 12 heures) pendant au moins 4 jours avant d’effectuer la prochaine augmentation par palier de 150 µg deux fois par jour.
L’optimisation appropriée de la posologie en fonction de la douleur du patient doit viser l’administration de la plus faible dose possible qui permet d’atteindre l’objectif thérapeutique global, soit un soulagement satisfaisant de la douleur s’accompagnant d’effets indésirables acceptables. Les ajustements posologiques doivent être faits selon la réponse clinique du patient.
La dose unique maximale de BELBUCA est de 900 µg toutes les 12 heures. La dose quotidienne maximale de BELBUCA est de 1800 µg. L’efficacité et l’innocuité de l’administration prolongée de doses de BELBUCA supérieures à 900 µg toutes les 12 heures n’ont pas été étudiées.
Les patients qui manifestent des percées de douleur peuvent avoir besoin d’une augmentation de la dose de BELBUCA, ou d’un médicament de secours consistant en l’administration d’une dose appropriée d’un analgésique à libération immédiate. Si l’intensité de la douleur augmente après la stabilisation de la dose, il faut tenter de déterminer la source de cette douleur plus intense tout en ajustant la dose de BELBUCA afin de diminuer la douleur.
Si des effets indésirables inacceptables liés à l’opioïde sont observés, les doses subséquentes peuvent être diminuées. Il faut ajuster la dose afin d’obtenir un équilibre approprié entre la prise en charge de la douleur et les effets indésirables associés à l’opioïde.
Patients atteints d’insuffisance hépatique
BELBUCA n’a pas été évalué chez les patients atteints d’une insuffisance hépatique modérée ou grave.
Insuffisance hépatique grave : Envisager de réduire de moitié la dose initiale et la dose d’ajustement chez ces patients comparativement aux patients ayant une fonction hépatique normale (p. ex., de 150 µg à 75 µg), et surveiller les signes et les symptômes de toxicité ou de surdose causés par des concentrations accrues de buprénorphine (voir MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance hépatique légère ou modérée : Bien qu’aucune modification de la dose ne soit nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée, BELBUCA doit quand même être utilisé avec précaution chez ces patients; les patients doivent faire l’objet d’une surveillance pour déceler les signes et les symptômes de toxicité ou de surdose causés par des concentrations accrues de buprénorphine.
Arrêt du traitement par BELBUCA
Une surveillance étroite et régulière est nécessaire pour déterminer s’il faut poursuivre le traitement. Lorsque le patient n’a plus besoin du traitement par BELBUCA, il faut réduire la dose progressivement afin d’éviter l’apparition de signes et de symptômes de sevrage chez le patient présentant une dépendance au médicament (voir MISES EN GARDE ET PRÉCAUTIONS).
Ajustement ou réduction de la posologie : L’administration chronique d’opioïdes, y compris BELBUCA, a tendance à créer une dépendance physique accompagnée ou non d’une dépendance psychologique. Des symptômes de sevrage peuvent se manifester après une interruption brusque du traitement. Ces symptômes peuvent comprendre les suivants : courbatures, diarrhée, chair de poule, perte d’appétit, nausées, nervosité ou agitation, écoulement nasal, éternuements, tremblements ou frissons, crampes d’estomac, tachycardie, trouble du sommeil, augmentation inhabituelle de la transpiration, palpitations, fièvre inexpliquée, faiblesse et bâillements.
Une fois la douleur intense soulagée, il faut tenter de réduire graduellement la dose d’opioïde. Une réduction de la dose ou un arrêt complet du traitement sont possibles si la maladie ou l’état mental du patient changent. Si le patient suit le traitement sur une longue période, le sevrage doit être graduel s’il n’est plus nécessaire au soulagement de la douleur. Quand le patient est traité adéquatement par un analgésique opioïde et que le sevrage du médicament est graduel, ces symptômes sont habituellement légers (voir MISES EN GARDE ET PRÉCAUTIONS). La réduction de la dose doit être adaptée au patient et menée sous supervision médicale.
Il faut avertir le patient que la réduction de la dose d’opioïde ou l’arrêt de traitement par un opioïde réduisent sa tolérance à ce médicament. Si le traitement doit être repris, le patient doit l’entreprendre à la dose la plus faible puis l’augmenter graduellement pour éviter une surdose.
Dose oubliée
Si un patient oublie de prendre une ou plusieurs doses, il devrait prendre la dose suivante à l’heure prévue et selon la quantité normale. Il ne doit pas doubler la dose.
Élimination
BELBUCA doit être conservé dans un endroit sûr, comme un endroit fermé à clé et hors de la vue et de la portée des enfants, avant, pendant et après son utilisation.
Les pellicules BELBUCA inutilisées ou périmées doivent être mises au rebut de façon appropriée dès qu’elles ne sont plus nécessaires afin d’empêcher que d’autres personnes y soient accidentellement exposées, notamment les enfants ou les animaux de compagnie. BELBUCA ne doit pas être donné à une autre personne, et des mesures appropriées doivent être prises pour prévenir le vol et le mésusage du médicament. Le patient doit consulter son pharmacien au sujet des options d’entreposage temporaires, au besoin, jusqu’à ce que le médicament puisse être retourné au pharmacien et éliminé de façon sûre.
Les pellicules BELBUCA ne doivent jamais être jetées dans les ordures ménagères. Il est recommandé d’avoir recours au programme de récupération offert par les pharmacies pour l’élimination du médicament.
SURDOSAGE
Pour la prise en charge d’une surdose soupçonnée du médicament, veuillez communiquer avec le centre antipoison de votre région.
Symptômes :
Les symptômes d’une surdose de BELBUCA® comprennent la dépression respiratoire, la sédation, la somnolence, les nausées, les vomissements et un myosis marqué. La dépression respiratoire n’est pas toujours présente dans les cas de surdose de buprénorphine. Toutefois, dans certains cas de surdose de buprénorphine, une dépression respiratoire, notamment l’apnée, et un collapsus cardiovasculaire sont survenus, mais pas de manière systématique.
Traitement :
Une surveillance par ECG est recommandée. Un arrêt cardiaque ou des arythmies nécessiteront des techniques spécialisées de maintien des fonctions vitales.
Il faut en priorité veiller à rétablir un échange respiratoire adéquat en assurant la perméabilité des voies aériennes et une ventilation contrôlée ou assistée. L’utilisation d’oxygène, de solutions intraveineuses, de vasopresseurs et d’autres mesures de soutien peut se révéler nécessaire selon les indications.
Étant donné que la buprénorphine se dissocie extrêmement lentement des récepteurs opioïdes, la naloxone pourrait se révéler inefficace pour inverser toute dépression respiratoire causée par la buprénorphine. Par conséquent, même des doses élevées de naloxone à raison de 10 à 35 mg/70 kg peuvent être d’une utilité limitée dans la prise en charge d’une surdose de buprénorphine. De plus, le début de l’effet de la naloxone peut être retardé de 30 minutes ou plus.
Étant donné que la durée de l’effet inverse de la naloxone devrait être inférieure à la durée de l’effet de la buprénorphine contenue dans la pellicule BELBUCA, il faut surveiller étroitement le patient jusqu’à ce que la respiration spontanée soit rétablie de manière fiable. Il faut administrer des doses répétées de naloxone au besoin. Même en présence d’une amélioration, une surveillance médicale continue est nécessaire pendant au moins 24 heures en raison des effets prolongés possibles de la buprénorphine.
Chez une personne présentant une dépendance physique aux opioïdes, l’administration d’un antagoniste des récepteurs opioïdes peut précipiter un sevrage aigu. La gravité des symptômes de sevrage dépendra du degré de dépendance physique et de la dose d’antagoniste administrée. Si un antagoniste opioïde est choisi comme traitement d’une dépression respiratoire grave chez un patient ayant une dépendance physique, il faut administrer l’antagoniste avec prudence et à des doses inférieures aux doses utilisées habituellement.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La buprénorphine interagit avec plusieurs sous-types de récepteurs opioïdes : la buprénorphine est un agoniste partiel des récepteurs opioïdes µ (mu), un antagoniste des récepteurs opioïdes κ (kappa) et δ (delta), et un agoniste partiel au niveau des récepteurs ORL-1 (nociceptine). Les effets cliniques fondamentaux de la buprénorphine semblent découler d’une forte affinité de liaison aux récepteurs opioïdes µ et d’une lente dissociation de ces mêmes récepteurs. On n’a pas encore élucidé dans quelle mesure les effets des récepteurs κ, δ et ORL-1 contribuent au profil analgésique de la buprénorphine.
Pharmacodynamie
Effets sur le système nerveux central :
Le principal effet de valeur thérapeutique de la buprénorphine est l’analgésie; cet effet semble s’expliquer par la liaison à forte affinité de la buprénorphine aux récepteurs opioïdes situés sur les neurones dans le cerveau et la moelle épinière. De même, par son effet dans le cerveau, la buprénorphine peut causer de la sédation ou de la somnolence.
La buprénorphine produit une dépression respiratoire par l’intermédiaire des récepteurs opioïdes µ en agissant directement sur les centres respiratoires du tronc cérébral, ce qui réduit la sensibilité du tronc cérébral aux augmentations de pression de CO2. Contrairement aux autres opioïdes, la buprénorphine semble exercer un effet de plafonnement de dose (dose maximale) sur la dépression respiratoire.
La buprénorphine entraîne un myosis, même dans l’obscurité totale, et une légère tolérance à cet effet se manifeste. Les micropupilles sont un signe d’une surdose d’opioïdes, mais ne sont pas pathognomoniques (p. ex., des lésions pontines d’origine hémorragique ou ischémique peuvent aussi produire des micropupilles). Une mydriase marquée plutôt qu’un myosis peut être observée en cas d’aggravation de l’hypoxie dans le contexte d’une surdose de buprénorphine.
Effets sur les voies gastro-intestinales et les autres muscles lisses :
La buprénorphine entraîne une réduction de la motilité associée à une augmentation du tonus des muscles lisses de l’antre de l’estomac et du duodénum. La digestion des aliments dans l’intestin grêle est retardée, et les contractions propulsives sont réduites. Le péristaltisme du côlon est réduit, tandis que le tonus peut augmenter jusqu’à créer des spasmes, ce qui cause de la constipation. Parmi les autres effets induits par les opioïdes, on compte une diminution des sécrétions gastriques, biliaires et pancréatiques, un spasme du sphincter d’Oddi et des élévations transitoires des taux d’amylase sérique.
Effets sur l’appareil cardiovasculaire :
La buprénorphine peut entraîner la libération d’histamine associée ou non à une vasodilatation périphérique. Les manifestations de la libération d’histamine ou de la vasodilatation périphérique comprennent le prurit, les bouffées vasomotrices, la rougeur oculaire, l’hyperhidrose ou l’hypotension orthostatique.
Effets sur l’électrophysiologie cardiaque :
La buprénorphine a été associée à un allongement de l’intervalle QTc lié à la concentration dans des études d’évaluation électrocardiographique à double insu, à répartition aléatoire et contrôlée par placebo et agents actifs, menées auprès de sujets en santé. Pendant la phase d’ajustement posologique sans insu des études pivots contrôlées sur BELBUCA (EN3409-307 et EN3409-308), 48 sujets ont présenté des variations, par rapport au début de l’étude, des valeurs de QTcF allant de 30 à 60 msec. Aucun sujet n’a présenté une variation plus importante. Pendant la phase de traitement à double insu, 13 sujets (2,7 %) du groupe traité par la buprénorphine et 6 sujets (1,3 %) du groupe recevant le placebo ont présenté des valeurs de QTcF égales ou supérieures à 450 msec.
Effets sur le système endocrinien :
L’utilisation prolongée de tout opioïde peut avoir un effet sur les axes hypothalamo-hypophyso-surrénalien ou hypothalamo-hypophyso-gonadique. Les changements comprennent une augmentation de la concentration sérique de prolactine et une diminution de la concentration plasmatique de cortisol et de testostérone qui peuvent se manifester par les signes et les symptômes cliniques suivants : faible libido, impuissance, dysfonction érectile, aménorrhée ou infertilité.
Effets sur le système immunitaire :
Les opioïdes ont montré qu’ils exerçaient une variété d’effets sur les composants du système immunitaire dans les modèles in vitro et les modèles animaux. La portée clinique de ces observations est inconnue. Dans l’ensemble, les effets des opioïdes semblent être légèrement immunosuppresseurs.
Pharmacocinétique
Absorption : L’exposition générale à la buprénorphine (ASCT; aire sous la courbe des concentrations plasmatiques en fonction du temps) contenue dans la pellicule buccale de chlorhydrate de buprénorphine était proportionnelle à la dose dans la plage de doses étudiée (75 à 1200 µg), comme le montre le tableau 5. La biodisponibilité absolue de la buprénorphine que contient BELBUCA est d’environ 50 %.
Tableau 5 : Paramètres pharmacocinétiques de BELBUCA (buprénorphine) –
Moyenne (± ÉT)
Schéma thérapeutique | Dose (μg) | Cmax (ng/mL) | ASC0-t (ng·h/mL) | Tmax* (h) |
| Dose unique | 75 | 0,17 ± 0,30 | 0,46 ± 0,22 | 3,00 (1,50-4,05) |
| 300 | 0,47 ± 0,47 | 2,04 ± 0,68 | 2,50 (0,50-4,00) | |
| 1200 | 1,43 ± 0,45 | 9,59 ± 2,92 | 3,00 (1,00-4,02) |
* Tmax : valeurs médianes et plage des valeurs
Après l’administration de doses multiples (de 60 à 240 µg toutes les 12 heures) de la pellicule buccale de buprénorphine, les concentrations plasmatiques de buprénorphine à l’état d’équilibre apparent ont été atteintes avant l’administration de la 6e dose. La Cmax et l’ASC de la buprénorphine à l’état d’équilibre ont augmenté proportionnellement à la dose.
L’exposition générale à la buprénorphine contenue dans la pellicule BELBUCA a été réduite de 23-27 % par l’ingestion de liquides (eau froide, chaude et à la température ambiante) pendant la période d’application de la pellicule. De plus, l’administration concomitante d’un liquide de faible pH a diminué l’exposition à la buprénorphine contenue dans BELBUCA d’environ 37 %. La consommation de tout liquide doit être évitée jusqu’à la dissolution complète de la pellicule buccale.
Distribution : On a observé que la buprénorphine se lie à 96 % environ aux protéines plasmatiques, principalement aux alphaglobulines et aux bêtaglobulines.
Métabolisme : La buprénorphine subit d’abord une N-désalkylation et est transformée en norbuprénorphine, puis une glucuroconjugaison. La voie de la N-désalkylation est principalement médiée par la CYP3A4. La norbuprénorphine, le principal métabolite, peut subir à son tour une glucuroconjugaison. La norbuprénorphine s’est révélée capable de se lier aux récepteurs opioïdes in vitro; toutefois, elle n’a pas fait l’objet d’une étude clinique évaluant l’activité de type opioïde.
Excrétion : Une étude du bilan massique de la buprénorphine a montré que le médicament radiomarqué était entièrement récupéré dans l’urine (30 %) et les selles (69 %) en une période allant jusqu’à 11 jours après son administration. Presque toute la dose était constituée de buprénorphine, de norbuprénorphine et de deux métabolites de la buprénorphine non identifiés. Dans l’urine, la buprénorphine et la norbuprénorphine étaient en grande partie conjuguées (buprénorphine, 1 % à l’état libre et 9,4 % à l’état conjugué; norbuprénorphine, 2,7 % à l’état libre et 11 % à l’état conjugué). Dans les selles, presque toute la buprénorphine et la norbuprénorphine étaient à l’état libre (buprénorphine, 33 % à l’état libre et 5 % à l’état conjugué; norbuprénorphine, 21 % à l’état libre et 2 % à l’état conjugué).
D’après des études portant sur l’administration de doses multiples de BELBUCA, la demi-vie plasmatique moyenne d’élimination de la buprénorphine était de 27,6 heures ± 11,2.
Populations et situations particulières
Enfants : La pharmacocinétique de BELBUCA n’a pas été étudiée chez les patients de moins de 18 ans.
Personnes âgées : Deux études cliniques pharmacocinétiques de populations portant sur BELBUCA n’ont relevé aucune différence notable des paramètres pharmacocinétiques chez les sujets âgés de plus de 65 ans comparativement aux sujets plus jeunes. D’autres rapports d’expérience clinique avec la buprénorphine n’ont révélé aucune différence de réponse entre les patients âgés et les patients plus jeunes. Bien que des modifications précises des doses en fonction de l’âge avancé ne soient pas nécessaires pour des raisons pharmacocinétiques, la dose doit être déterminée avec prudence chez une personne âgée et il convient de commencer généralement par la plus faible dose de la gamme posologique, compte tenu de la fréquence accrue d’insuffisance hépatique, rénale ou cardiaque, de la présence de maladies concomitantes ou de la prise concomitante d’autres médicaments.
Sexe : Aucune différence de concentrations plasmatiques de buprénorphine n’a été décelée entre les hommes et les femmes traités par BELBUCA.
Race : Aucune différence de concentrations plasmatiques de buprénorphine n’a été décelée entre les patients traités par BELBUCA, quel que soit leur groupe ethnique.
Mucite buccale : Dans une étude pharmacocinétique menée auprès de 6 patients atteints de cancer et présentant une mucite de grade 3, la buprénorphine contenue dans BELBUCA a été absorbée plus rapidement, se traduisant par une Cmax supérieure (environ 80 %) et une ASC supérieure (environ 60 %) à celles du groupe témoin de patients en santé appariés selon l’âge et le sexe. BELBUCA ne doit pas être utilisé chez les patients présentant une mucite buccale connue ou soupçonnée.
Insuffisance hépatique : BELBUCA n’a pas été évalué chez les patients atteints d’insuffisance hépatique. Les effets d’un dysfonctionnement hépatique sur la pharmacocinétique de la buprénorphine ont été évalués dans le cadre d’une étude de pharmacocinétique. La buprénorphine est fortement métabolisée dans le foie; les concentrations plasmatiques de buprénorphine ont été plus élevées et sa demi-vie, plus longue chez les sujets atteints d’insuffisance hépatique modérée ou grave, mais non chez les sujets présentant une insuffisance hépatique légère.
D’après ces données, il est recommandé de réduire la dose chez les patients atteints d’insuffisance hépatique grave (c.-à-d. un score de Child-Pugh supérieur à 9). Il n’est pas nécessaire de modifier la dose lorsqu’on prescrit BELBUCA aux patients atteints d’insuffisance hépatique légère ou modérée (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Aucune étude sur l’administration de BELBUCA n’a été menée chez les patients atteints d’insuffisance rénale. Des études indépendantes ont montré que la pharmacocinétique de la buprénorphine était similaire chez les patients adultes atteints d’insuffisance rénale grave et ceux qui n’en étaient pas atteints.
ENTREPOSAGE ET STABILITÉ
Conserver BELBUCA à une température de 15 à 30 °C.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
BELBUCA® (pellicule buccale soluble de buprénorphine) doit être conservé dans un endroit sûr, hors de la vue et de la portée des enfants avant, pendant et après son utilisation. BELBUCA ne doit pas être utilisé devant des enfants, car ceux-ci pourraient reproduire le geste. Ne pas donner ce médicament à une autre personne. La pellicule buccale soluble BELBUCA ne doit pas être coupée, endommagée ou modifiée de quelque façon que ce soit.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Composant pelliculaire
BELBUCA® est une pellicule buccale soluble qui permet l’administration par voie transmucosale de chlorhydrate de buprénorphine. BELBUCA est une pellicule buccale rectangulaire dont les coins sont arrondis, à saveur de menthe poivrée, composée de deux couches, soit une couche externe de couleur blanche à blanc cassé portant une inscription à l’encre noire indiquant la teneur et une couche mucoadhésive active, de couleur jaune à jaune pâle contenant du chlorhydrate de buprénorphine. La face jaune de la pellicule buccale est appliquée contre l’intérieur de la joue où elle adhère à la muqueuse buccale humide pour libérer le médicament à mesure que la pellicule se dissout.
BELBUCA contient les ingrédients inactifs suivants : acétate de vitamine E, acide citrique anhydre, benzoate de sodium, carboxyméthylcellulose sodique, dioxyde de titane, huile de menthe poivrée, hydroxyde de sodium, hydroxyéthylcellulose, hydroxypropylcellulose, méthylparabène, oxyde de fer jaune, phosphate monosodique, polycarbophile, propylèneglycol, propylparabène, saccharine sodique, eau purifiée et encre noire (gomme laque et oxyde de fer noir).
Présentation des formes posologiques
BELBUCA est présenté en 7 teneurs : chaque pellicule contient 75 µg, 150 µg, 300 µg, 450 µg, 600 µg, 750 µg ou 900 µg de buprénorphine. Les pellicules buccales BELBUCA sont de couleur jaune pâle ou jaune d’un côté et blanche à blanc cassé de l’autre côté, et portent les inscriptions reconnaissables suivantes :
- Pellicule buccale à 75 µg : E0 inscrit à l’encre noire.
- Pellicule buccale à 150 µg : E1 inscrit à l’encre noire.
- Pellicule buccale à 300 µg : E3 inscrit à l’encre noire.
- Pellicule buccale à 450 µg : E4 inscrit à l’encre noire.
- Pellicule buccale à 600 µg : E6 inscrit à l’encre noire.
- Pellicule buccale à 750 µg : E7 inscrit à l’encre noire.
- Pellicule buccale à 900 µg : E9 inscrit à l’encre noire.
BELBUCA est offert en boîtes de 60 sachets d’aluminium emballés individuellement et à l’épreuve des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : chlorhydrate de buprénorphine
Nom chimique : chlorhydrate de [5α,7α(S)]-17-(cyclopropylméthyl)-
α-(1,1-diméthyléthyl)-4,5-époxy-18,19-dihydro-3-hydroxy-6-méthoxy-α-méthyl-6,14-éthénomorphinane-7-méthanol
Formule moléculaire et masse moléculaire : C29H41NO4.HCl; 504,10
Formule développée :
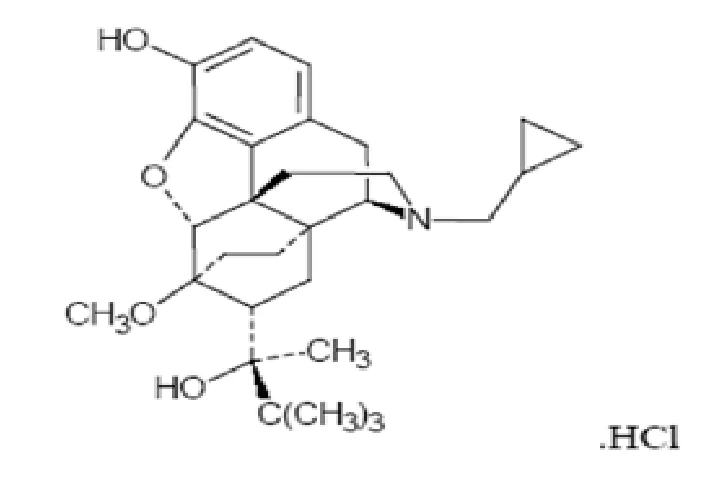
Propriétés physicochimiques : La buprénorphine est un analgésique opioïde se présentant sous forme de poudre cristalline blanche ou blanc cassé. Elle est peu soluble dans l’eau, très soluble dans le méthanol, soluble dans l’alcool et pratiquement insoluble dans le cyclohexane.
ESSAIS CLINIQUES
L’efficacité de BELBUCA® a été démontrée dans le cadre de deux essais cliniques contrôlés, à double insu et à répartition aléatoire, d’une durée de 12 semaines, menés chez des patients n’ayant jamais reçu d’opioïdes et chez des patients ayant déjà été traités par des opioïdes présentant une lombalgie chronique modérée ou grave; la différence quant au score de douleur à une échelle NRS (Numeric Rating Scale) de 11 points entre le début de l’étude et la 12e semaine constituait la principale variable de l’efficacité.
Données démographiques, méthodologie, protocoles et résultats sur l’efficacité des études pivots
Tableau 6 : Résumé des données démographiques des patients et méthodologie des études
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n = nombre) | Âge moyen (ÉT) | Sexe (%) |
EN3409- 308 | Étude de phase III, multicentrique, à double insu, à répartition aléatoire, à recrutement enrichi, contrôlée par placebo et avec sevrage | 75, 150, 300, 450 µg de buprénorphine par pellicule, appliquée sur la muqueuse buccale toutes les 12 h.
| Patients n’ayant jamais reçu d’opioïdes R : 752 RA : 462 I : 749 T : 350 | 49,9 (13,09) | F = 55 H = 45 |
EN3409- 307 | Étude de phase III, multicentrique, à double insu, à répartition aléatoire, à recrutement enrichi, contrôlée par placebo et avec sevrage | 150, 300, 450, 600, 750, 900 µg de buprénorphine par pellicule, appliquée sur la muqueuse buccale, toutes les 12 h.
« optimale » stable)
| Patients ayant déjà reçu des opioïdes R : 815 RA : 511 I : 810 T : 353 | 53,3 (11,17) | F = 54,2 H = 45,8 |
R : patients recrutés
RA : patients répartis aléatoirement I : patients inclus dans l’analyse de l’innocuité T : patients ayant terminé l’étude
Protocoles et résultats sur l’efficacité
Étude 1 (EN3409-308)
Au total, 749 patients atteints de lombalgie chronique n’ayant jamais reçu d’opioïdes ont été admis à une période d’ajustement posologique sans insu d’une durée maximale de 8 semaines. Les patients ont amorcé la prise de BELBUCA à une dose unique de 75 µg le 1er jour, ont poursuivi le traitement à raison de 75 µg une fois par jour ou toutes les 12 heures par la suite, pendant 4 à 8 jours selon la tolérance au traitement. Puis, la dose a été augmentée à 150 µg deux fois par jour (toutes les 12 heures); dans les cas où les effets indésirables étaient tolérables et les effets analgésiques n’étaient pas adéquats, il était possible de continuer à augmenter la dose tous les 4 à 8 jours par paliers de 150 µg (toutes les 12 heures). Les patients ayant obtenu une analgésie adéquate et ayant manifesté des effets indésirables jugés tolérables avec une dose d’au plus 450 µg de BELBUCA toutes les 12 heures pendant au moins 2 semaines complètes avant la fin de la 8e semaine ont été répartis aléatoirement pour continuer de prendre BELBUCA à la dose ajustée ou pour recevoir le placebo apparié.
Dans l’ensemble, le délai moyen (ÉT) pour atteindre la dose optimale de buprénorphine au cours de la phase d’ajustement sans insu était de 17,1 jours (7,77). Des 230 patients répartis aléatoirement pour recevoir BELBUCA, 77 % ont terminé la période de traitement de 12 semaines à double insu et à répartition aléatoire comparativement à 75 % des 232 patients répartis aléatoirement pour recevoir le placebo.
Médicament de secours pendant la période d’ajustement sans insu : Les patients étaient autorisés à prendre 1 ou 2 comprimés d’acétaminophène toutes les 6 heures, au besoin, jusqu’à une posologie maximale de 6 comprimés (3000 mg) par jour afin d’éviter des lésions hépatiques.
Médicament de secours pendant la période à double insu : Pendant les deux premières semaines de la phase de traitement à double insu, les patients répartis aléatoirement pour recevoir le placebo étaient autorisés à prendre jusqu’à 2 comprimés par jour d’hydrocodone/acétaminophène à raison de 5/325 mg comme analgésie d’appoint pour réduire au minimum les symptômes de sevrage associés aux opioïdes. Ensuite, l’analgésie d’appoint était limitée à 1 ou 2 comprimés d’acétaminophène à 500 mg par jour.
Parmi les patients ayant été répartis aléatoirement, les scores de douleur moyens (ÉT) à l’échelle NRS (Numeric Rating Scale) étaient de 7,12 (1,06) et de 7,18 (1,05) avant la période d’ajustement sans insu, de 2,82 (1,01) et de 2,79 (1,12) au début de la période à double insu (début de l’étude), et de 3,76 (1,94) et de 4,39 (2,00) à la 12e semaine de la période de 12 semaines à double insu dans le groupe traité par BELBUCA et dans le groupe recevant le placebo, respectivement. La différence dans le score de douleur moyen de -0,67 pour le paramètre d’efficacité principal (la variation du score de douleur moyen [ÉT] entre le début de la période à double insu et la 12e semaine) a été statistiquement significative en faveur des patients traités par BELBUCA comparativement aux patients recevant le placebo (0,93 [2,10] vs 1,60 [2,13], respectivement; p = 0,0012). Le tableau 7 présente les scores de douleur obtenus tout au long de l’étude. La différence entre les traitements quant aux paramètres d’évaluation secondaires confirmait la différence entre les traitements quant au paramètre principal.
Tableau 7 : Scores de douleur moyens à l’échelle NRS et différences dans les scores de douleur à différents stades de l’étude EN3409-308 menée auprès de patients n’ayant jamais reçu d’opioïdes
Scores de douleur moyens (ÉT) à l’échelle NRS avant la phase d’ajustement sans insu | Scores de douleur | Scores de douleur moyens (ÉT) à l’échelle NRS à la 12e semaine de la phase à double insu | Variation du score de douleur moyen à l’échelle NRS entre le début de l’étude et la 12e semaine (ÉT) | ||||||
| moyens (ÉT) à | |||||||||
| l’échelle NRS au | |||||||||
| moment de la | |||||||||
| répartition | |||||||||
| aléatoire (début | |||||||||
| de l’étude) | |||||||||
| BELBUCA | 7,12 (1,06) | 2,82 (1,01) | 3,76 (1,94) | 0,93 (2,10) | |||||
| Placebo | 7,18 (1,05) | 2,79 (1,12) | 4,39 (2,00) | 1,60 (2,13) | |||||
| Différence (BELBUCA-placebo) | -0,06 | 0,03 | -0,63 | ||||||
| -0,67▼ | |||||||||
| (p = 0,0012) | |||||||||
▼ La différence entre les traitements (BELBUCA vs le placebo) quant au paramètre d’évaluation principal est calculée à l’aide de la procédure PROC MIANALYZE en combinant les résultats d’une analyse de la covariance (différence moyenne calculée à l’aide de la méthode des moindres carrés), effectuée en utilisant la variation par rapport au début de l’étude comme variable dépendante, le traitement comme effet fixe et la valeur à la période de sélection et au début de l’étude comme covariables de 10 ensembles de données imputées.
Étude 2 (EN3409-307)
Dans le cadre de cette étude, 810 patients ayant déjà reçu des opioïdes dans le cadre d’un traitement contre la lombalgie chronique (dose quotidienne totale de 30 à 160 mg d’équivalent de sulfate de morphine) ont été admis à une période d’ajustement sans insu de la dose de BELBUCA d’une durée maximale de 8 semaines, suivie d’une période de réduction progressive de la dose quotidienne de leur opioïde en cours jusqu’à 30 mg d’équivalent oral de sulfate de morphine par jour. Les patients ont d’abord reçu BELBUCA à une dose de 150 µg toutes les 12 heures s’ils recevaient une dose de 30 à 89 mg d’équivalent oral de sulfate de morphine par jour avant la réduction progressive de la dose, et à une dose de 300 µg toutes les 12 heures s’ils recevaient une dose de 90 à 160 mg d’équivalent oral de sulfate de morphine par jour avant la réduction progressive de la dose de l’opioïde. Si le patient tolérait les effets indésirables, mais que les effets analgésiques n’étaient pas adéquats, la dose était augmentée par paliers de 150 µg toutes les 12 heures après 4 à 8 jours. Les patients ayant obtenu une analgésie adéquate et ayant manifesté des effets indésirables jugés tolérables avec une dose d’au plus 900 µg de BELBUCA toutes les 12 heures pendant au moins 2 semaines complètes avant la fin de la 8e semaine ont été répartis aléatoirement pour continuer de prendre BELBUCA à la dose ajustée ou pour recevoir le placebo apparié. Au total, 81 % des patients traités par BELBUCA et 57 % des patients recevant le placebo ont terminé la période de traitement de 12 semaines à double insu et à répartition aléatoire.
Médicament de secours pendant la période d’ajustement sans insu : Les patients étaient autorisés à prendre jusqu’à 4 doses par jour (1 ou 2 comprimés par dose d’hydrocodone/acétaminophène à 5/325 mg toutes les 6 heures), au besoin, en tant qu’analgésique de secours jusqu’à un maximum de 4 doses (8 comprimés) par jour.
Médicament de secours pendant la période à double insu : Les patients répartis aléatoirement pour recevoir le placebo étaient autorisés à prendre jusqu’à 2 doses par jour d’hydrocodone/acétaminophène (1 ou 2 comprimés à 5/325 mg par dose) pendant les deux premières semaines pour réduire au minimum les symptômes de sevrage associés aux opioïdes. Après les deux premières semaines, les patients ne pouvaient prendre qu’une seule dose par jour du médicament de secours (la dose pouvait être 1 ou 2 comprimés à 5/325 mg).
Parmi les patients ayant été répartis aléatoirement dans la période à double insu, les scores de douleur moyens (ÉT) à l’échelle NRS étaient de 6,79 (1,28) et de 6,64 (1,32) avant la période d’ajustement sans insu, de 2,91 (0,99) et de 2,84 (1,05) au début de la période à double insu (début de l’étude) et de 3,80 (1,73) et de 4,75 (1,78) à la 12e semaine de la période à double insu pour le groupe BELBUCA et le groupe placebo (en pellicule buccale), respectivement. La différence de -0,98 quant au score de la douleur pour le paramètre d’évaluation principal (la variation du score de douleur moyen [ÉT] à l’échelle NRS, entre le début de l’étude et la 12e semaine) était statistiquement significative en faveur des patients traités par BELBUCA comparativement aux patients recevant le placebo (0,92 [1,81] vs 1,90 [1,84], respectivement; p < 0,00001). Le tableau 8 présente les scores de douleur obtenus tout au long de l’étude. La différence entre les traitements quant aux paramètres d’évaluation secondaires confirmait la différence entre les traitements quant au paramètre principal.
Tableau 8 : Scores de douleur moyens à l’échelle NRS et différences dans les scores de douleur à différents stades de l’étude EN3409-307 menée auprès de patients ayant déjà reçu des opioïdes
| Scores de douleur | Scores de douleur | Scores de douleur moyens (ÉT) à l’échelle NRS à la 12e semaine de la phase à double insu | Variation du score de douleur moyen à l’échelle NRS entre le début de l’étude et la 12e semaine (ÉT) | ||||||||
| moyens (ÉT) à | moyens (ÉT) à | ||||||||||
| l’échelle NRS | l’échelle NRS au | ||||||||||
| avant la phase | moment de la | ||||||||||
| d’ajustement sans | répartition aléatoire | ||||||||||
| insu | (début de l’étude) | ||||||||||
| BELBUCA | 6,79 (1,28) | 2,91 (0,99) | 3,80 (1,73) | 0,92 (1,81) | |||||||
| Placebo | 6,64 (1,32) | 2,84 (1,05) | 4,75 (1,78) | 1,90 (1,84) | |||||||
| Différence (BELBUCA-placebo) | 0,15 | 0,07 | -0,95 | ||||||||
| -0,98▼ | |||||||||||
| (p < 0,00001) | |||||||||||
▼ La différence entre les traitements (BELBUCA vs le placebo) quant au paramètre d’évaluation principal est calculée à l’aide de la procédure PROC MIANALYZE en combinant les résultats d’une analyse de la covariance (différence moyenne calculée à l’aide de la méthode des moindres carrés), effectuée en utilisant la variation par rapport au début de l’étude comme variable dépendante, le traitement comme effet fixe et la valeur à la période de sélection et au début de l’étude comme covariables de 10 ensembles de données imputées (correction des biais à l’aide de la méthode CHW/LH).
PHARMACOLOGIE DÉTAILLÉE
La buprénorphine se lie aux récepteurs opioïdes μ, κ et δ et aux récepteurs de la nociceptine (récepteurs de structure similaire aux récepteurs opioïdes [ORL-1]). La buprénorphine agit comme un agoniste partiel des récepteurs μ des opioïdes et comme un antagoniste des récepteurs κ des opioïdes. L’affinité de la buprénorphine pour les récepteurs opioïdes est décroissante dans le sens μ > κ > δ. La buprénorphine se dissocie lentement des récepteurs μ, ce qui explique la suppression prolongée du sevrage aux opioïdes et le blocage des opioïdes exogènes. En raison de son activité d’agoniste partiel des récepteurs et de sa longue demi-vie, la buprénorphine s’est avérée une excellente solution de rechange à la méthadone comme traitement d’entretien ou cure de désintoxication aux opioïdes.
TOXICOLOGIE
BELBUCA® a été associé à des différences de biodisponibilité par rapport aux autres produits sublinguaux à base de buprénorphine. Les degrés d’exposition au médicament indiqués ci-dessous, exprimés en multiples, sont basés sur des comparaisons de surface corporelle (mg/m2) entre les animaux et les êtres humains adultes; tous les multiples liés à l’innocuité font référence à la dose quotidienne maximale recommandée de BELBUCA chez l’être humain (1,8 mg).
Cancérogénicité
Des études de cancérogénicité ont été menées chez des rats Sprague-Dawley et des souris CD-1. La buprénorphine a été administrée dans l’alimentation des rats à des doses de 0,6, de 5,5 et de 56 mg/kg/jour pendant 27 mois (estimations des multiples d’exposition correspondant respectivement à environ 3 fois, 29 fois et 299 fois la dose maximale recommandée chez l’humain [DMRH] de 1,8 mg par mg/m2 de BELBUCA sous forme de pellicule buccale). Des augmentations liées à la dose statistiquement significatives des tumeurs des cellules interstitielles (Leydig) des testicules ont été constatées. Dans une étude de 86 semaines menée chez des souris CD-1, la buprénorphine n’était pas cancérogène aux doses alimentaires atteignant 100 mg/kg/jour (estimation du multiple d’exposition correspondant à environ 267 fois la DMRH).
Mutagénicité
La buprénorphine a été étudiée dans une série d’analyses utilisant les interactions des gènes, des chromosomes et de l’ADN dans les systèmes procaryotes et eucaryotes. Les résultats ont été négatifs dans les levures (S. cerevisiæ) sur le plan de la recombinaison génétique, de la conversion génique et des mutations directes; les résultats ont été négatifs au test de recombinaison (rec-assay) sur Bacillus subtilis, négatifs au test de clastogénicité dans les cellules ovariennes, les cellules de moelle osseuse et les spermatogonies de hamsters chinois, et négatifs également au test sur culture de lymphomes de souris (cellules L5178Y).
Les résultats au test d’Ames ont été équivoques : résultats négatifs dans les études de deux laboratoires, mais positifs au test de mutation du cadre de lecture à une dose élevée (5 mg/plaque) dans une troisième étude. Les résultats au test de survie Green-Tweets (E. coli) ont été positifs, tout comme ils l’ont été au test d’inhibition de la synthèse de l’ADN sur des tissus testiculaires de souris, aux tests in vivo et in vitro d’incorporation de la thymidine marquée au [3H], et au test de synthèse non programmée de l’ADN sur des cellules testiculaires de souris.
Altération de la fertilité
Des études sur la buprénorphine et la reproduction chez les rats n’ont révélé aucun signe probant d’altération de la fertilité à des doses orales quotidiennes pouvant atteindre 80 mg/kg/jour (estimation du multiple d’exposition correspondant à environ 427 fois la DMRH) ou 5 mg/kg/jour par voie intramusculaire ou sous-cutanée (estimation du multiple d’exposition correspondant à environ 27 fois la DMRH).
RÉFÉRENCES
- 1. Cone EJ, Gorodetzky CW, Yousefnejad D, Buchwaid WF, Johnson RE. The metabolism and excretion of buprenorphine in humans. Drug Metab Dispos 1984;12:577-81.
- 2. Elkader A, Sproule B. Buprenorphine: clinical pharmacokinetics in the treatment of opioid dependence. Clin Pharmacokinet. 2005;44(7):661-80.
- 3.
Gutstein HB, Akil H. Opioid Analgesics. Opioid agonist/antagonist and partial agonists. Dans :
Brunton LB, Lazo JS, Parker KL, editors. Goodman & Gilman’s - the pharmacological basis of therapeutics. 11th Ed. Toronto: McGraw-Hill, Medical Publishing Division; 2006. p. 574-6.
- 4. Heel RC, Brogden RN, Speight TM, Avery GS. Buprenorphine: a review of its pharmacological properties and therapeutic efficacy. Drugs 1979;17:81-110.
- 5. Robinson SE. Buprenorphine: an analgesic with an expanding role in the treatment of opioid addiction. CNS Drug Rev. 2002;8(4):377-390
- 6. Walter DS, Inturrisi CE. Absorption, distribution, metabolism, and excretion of buprenorphine in animals and humans. Dans : Cowan A, Lewis JW, editors. Buprenorphine: combatting drug abuse with a unique opioid. New York: Wiley-Liss; 1995. p. 113-35.
- 7. Zacny JP, Conley K, Galinkin J. Comparing the subjective, psychomotor and physiological effects of intravenous buprenorphine and morphine in healthy volunteers. J Pharmcol Exp Ther 1997;282:1187-97.
- 8. Zola EM, McLeod DC. Comparative effects and analgesic efficacy of the agonist-antagonist opioids. Drug Intell Clin Pharm 1983;17:411-7.