


Monographie de produit - Butrans 5
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, Dépendance, tolérance et risque d’abus, Hyperalgésie | 2023-07 |
|---|---|
| 7 Mises en garde et précautions, Dépendance, tolérance et risque d’abus | 2025-11 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4
1.2 Gériatrie ............................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ..................................... 5
4 Posologie et administration .......................................................................................... 6
4.1 Considérations posologiques ............................................................................... 6
4.2 Posologie recommandée et ajustement posologique ........................................... 7
4.4 Administration ................................................................................................... 11
4.5 Dose oubliée ...................................................................................................... 12
5 Surdose ........................................................................................................................ 12
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................... 13
6.1 Caractéristiques physiques ................................................................................ 13
7 Mises en garde et précautions ................................................................................... 14
Généralités ....................................................................................................................15
Cancérogenèse et génotoxicité .....................................................................................16
Appareil cardiovasculaire...............................................................................................16
Dépendance, tolérance et risque d’abus ........................................................................17
Conduite et utilisation de machines ...............................................................................19
Système endocrinien et métabolisme ............................................................................19
Appareil digestif .............................................................................................................19
Fonctions hépatique, biliaire et pancréatique .................................................................19
Système immunitaire .....................................................................................................20
Syndrome de sevrage néonatal (SSN) associé aux opioïdes ........................................20
Système nerveux ...........................................................................................................20
Considérations périopératoires ......................................................................................22
Santé reproductive ........................................................................................................22
Appareil respiratoire ......................................................................................................23
Appareil cutané .............................................................................................................24
Renseignements sur les conseils à donner aux patients ...............................................25
7.1 Populations particulières .................................................................................... 27
7.1.1 Grossesse ......................................................................................................28
7.1.2 Allaitement .....................................................................................................28
7.1.3 Enfants (< 18 ans) ..........................................................................................28
7.1.4 Personnes âgées (> 65 ans) ..........................................................................28
8 Effets indésirables ....................................................................................................... 29
8.1 Aperçu des effets indésirables ........................................................................... 29
8.2 Effets indésirables observés au cours des études cliniques ............................... 29
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 34
8.5 Effets indésirables observés après la commercialisation.................................... 39
9 Interactions médicamenteuses .................................................................................. 40
9.1 Interactions médicamenteuses graves ............................................................... 40
9.2 Aperçu des interactions médicamenteuses ........................................................ 40
9.3 Interactions médicament-comportement ............................................................ 41
9.4 Interactions médicament-médicament ................................................................ 41
9.5 Interactions médicament-aliment ....................................................................... 42
9.6 Interactions médicament-plante médicinale ....................................................... 42
9.7 Interactions médicament-épreuves de laboratoire .............................................. 42
10 Pharmacologie clinique .............................................................................................. 42
10.1 Mode d’action .................................................................................................... 42
10.2 Pharmacodynamie ............................................................................................. 42
10.3 Pharmacocinétique ............................................................................................ 43
11 Conservation, stabilité et mise au rebut .................................................................... 48
12 Instructions particulières de manipulation du produit ............................................. 48
Partie 2 : Renseignements scientifiques ............................................................................... 50
13 Renseignements pharmaceutiques............................................................................ 50
14 Études cliniques .......................................................................................................... 51
14.1 Études cliniques par indication ........................................................................... 51
16 Toxicologie non clinique ............................................................................................. 57
Renseignements destinés aux patient·e·s ............................................................................ 59
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
BuTrans (timbre transdermique de buprénorphine) est indiqué chez les adultes pour le soulagement de la douleur suffisamment intense pour exiger l’emploi quotidien, continu et à long terme d’un traitement opioïde, et si :
- la douleur répond aux opioïdes; et
- la douleur n’est pas soulagée efficacement par d’autres options thérapeutiques.
BuTrans ne doit pas être utilisé comme un analgésique à prendre « au besoin » (prn).
1.1 Pédiatrie
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de BuTrans dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (> 65 ans) : Chez les patients âgés, la pharmacocinétique de BuTrans peut être altérée par de faibles réserves graisseuses, une atrophie musculaire ou une modification de la clairance. Par conséquent, la dose à utiliser chez un patient âgé doit être choisie avec soin, compte tenu de la fréquence plus élevée d’insuffisance hépatique, rénale ou cardiaque, de maladies concomitantes ou d’autres traitements médicamenteux. Le traitement doit être instauré à la plus faible concentration de BuTrans chez les patients âgés (voir 4 Posologie et administration).
2 Contre-indications
BuTrans est contre-indiqué :
- chez les patients hypersensibles à la buprénorphine ou à tout ingrédient de la préparation ou composant du contenant, y compris ceux ayant des antécédents de réactions cutanées au site d’application qui évoquent une dermatite de contact allergique causée par les timbres transdermiques de buprénorphine. Consultez la section 6 Formes posologiques, teneurs, composition et conditionnement pour obtenir la liste complète;
- chez les patients présentant un iléus de n’importe quel type;
- chez les patients atteints d’abdomen aigu soupçonné (par exemple, une appendicite ou une pancréatite aiguës);
- chez les patients souffrant de douleurs légères, intermittentes ou de courte durée qui peuvent être prises en charge d’une autre façon;
- pour la prise en charge des douleurs aiguës, notamment à l’occasion de chirurgies ambulatoires;
- pour le soulagement des douleurs périopératoires, ou dans d’autres situations où les besoins analgésiques varient rapidement (voir 7 Mises en garde et précautions, Considérations périopératoires);
- chez les patients souffrant d’asthme aigu, de troubles obstructifs des voies aériennes et d’état de mal asthmatique;
- chez les patients souffrant de dépression respiratoire aiguë, d’une hausse des taux de dioxyde de carbone dans le sang et de cœur pulmonaire;
- chez les patients atteints d’alcoolisme aigu ou de dépendance à l’alcool, de delirium tremens et de troubles convulsifs;
- chez les patients atteints d’une grave dépression du SNC, d’une augmentation de la pression céphalorachidienne ou intracrânienne et d’un traumatisme crânien;
- chez les patients qui prennent des inhibiteurs de la monoamine oxydase (IMAO) (ou dans les 14 jours d’un tel traitement);
- chez les femmes enceintes, pendant le travail et l’accouchement, ou qui allaitent (voir 3 Encadré sur les mises en garde et précautions importantes et 7 Mises en garde et précautions);
- chez les patients dépendants des opioïdes, ou dans le contexte d’une cure de désintoxication aux narcotiques;
- chez les patients souffrant de myasthénie grave;
- chez les patients atteints d’insuffisance hépatique grave.
3 Encadré sur les mises en garde et précautions importantes
Restrictions concernant l’utilisation
En raison des risques de toxicomanie, d’abus et de mésusage liés à l’usage des opioïdes, même aux doses recommandées, et des risques plus importants de surdose et de décès avec les préparations opioïdes à libération contrôlée, BuTrans doit être utilisé uniquement chez les patients pour qui les autres options thérapeutiques (par exemple, les analgésiques non opioïdes) se sont révélées inefficaces, n’ont pas été tolérées ou n’ont pas été en mesure de fournir un soulagement approprié de la douleur (voir 4 Posologie et administration).
Toxicomanie, abus et mésusage
BuTrans présente des risques de dépendance, d’abus et de mésusage liés à l’usage des opioïdes pouvant entraîner une surdose et la mort. Avant de prescrire BuTrans, on doit évaluer les risques pour chaque patient, et tous les patients doivent être surveillés de manière régulière afin de prévenir l’apparition de ces comportements ou affections (voir 7 Mises en garde et précautions). BuTrans doit être entreposé dans un endroit sûr pour en éviter le vol ou le mésusage.
Dépression respiratoire menaçant le pronostic vital : Surdose
Une dépression respiratoire grave, menaçant le pronostic vital, voire mortelle, pourrait survenir avec l’utilisation de BuTrans. Les bébés exposés au médicament in utero ou par le lait maternel présentent un risque de dépression respiratoire menaçant le pronostic vital pendant l’accouchement ou l’allaitement. Les patients doivent faire l’objet d’une surveillance médicale pour déceler les signes de dépression respiratoire, particulièrement à l’instauration du traitement par BuTrans ou à la suite d’une augmentation de la dose. Mettre le timbre BuTrans dans la bouche, le mâcher, l’avaler ou l’utiliser de toute autre façon que celle indiquée peut provoquer une suffocation ou une surdose pouvant entraîner la mort (voir 7 Mises en garde et précautions). De plus, les patients doivent être informés des dangers associés à la prise d’opioïdes, y compris les surdoses mortelles.
4 Posologie et administration
4.1 Considérations posologiques
Toutes les doses d’opioïdes comportent un risque inhérent d’effets indésirables mortels ou non mortels. Ce risque augmente avec la dose. Pour la prise en charge de la douleur chronique non cancéreuse et non palliative, il est recommandé de ne pas dépasser 90 mg d’équivalent morphine de BuTrans par jour. Il faut évaluer le risque chez chaque patient avant de prescrire BuTrans, car la probabilité d’effets indésirables graves peut dépendre du type d’opioïde, de la durée du traitement, de l’intensité de la douleur de même que du niveau de tolérance du patient. De plus, il faut évaluer régulièrement le niveau de douleur pour confirmer la dose la plus appropriée et déterminer s’il faut poursuivre l’utilisation de BuTrans.
Exposition accidentelle
De graves conséquences médicales, dont la mort, peuvent se produire si des gens, en particulier les enfants, sont exposés accidentellement à BuTrans. Les exemples d’exposition accidentelle comprennent le transfert d’un timbre transdermique de buprénorphine lors d’une étreinte, du partage d’un lit ou du déplacement d’un patient (voir 11 Conservation, stabilité et mise au rebut).
Syndrome de sevrage néonatal associé aux opioïdes
L’emploi prolongé de BuTrans par la mère pendant la grossesse peut causer un syndrome de sevrage néonatal associé aux opioïdes, un trouble pouvant mettre la vie en danger (voir 7 Mises en garde et précautions).
Interaction avec l’alcool
La prise concomitante d’alcool et de BuTrans doit être évitée parce qu’elle peut entraîner des effets additifs dangereux pouvant causer des lésions graves ou la mort (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
Risques associés à l’utilisation concomitante avec des benzodiazépines ou d’autres dépresseurs du SNC
L’utilisation concomitante d’un opioïde avec des benzodiazépines ou d’autres dépresseurs du SNC, y compris l’alcool, peut entraîner une sédation profonde, une dépression respiratoire, de l’hypotension, un coma et la mort (voir 7 Mises en garde et précautions, Système nerveux et 9 Interactions médicamenteuses).
- Réserver toute prescription concomitante de BuTrans et d’une benzodiazépine ou d’un autre dépresseur du SNC aux patients chez qui tous les autres traitements sont inadéquats.
- Limiter la posologie et la durée au minimum requis.
- Suivre les patients pour détecter d’éventuels signes et symptômes de dépression respiratoire et de sédation.
BuTrans doit être utilisé uniquement chez les patients pour qui les autres options thérapeutiques (par exemple, les analgésiques non opioïdes) se sont révélées inefficaces, n’ont pas été tolérées ou n’ont pas été en mesure de fournir un soulagement approprié de la douleur.
Mettre le timbre BuTrans dans la bouche, le mâcher, l’avaler ou l’utiliser de toute autre façon que celle indiquée peut provoquer une suffocation ou une surdose pouvant entraîner la mort (voir 7 Mises en garde et précautions).
BuTrans ne doit être prescrit que par des personnes ayant une bonne connaissance de l’administration continue d’opioïdes puissants, de la prise en charge de patients recevant des opioïdes puissants pour traiter la douleur, et de la détection et de la prise en charge de la dépression respiratoire comprenant, notamment de l’administration d’antagonistes opioïdes.
4.2 Posologie recommandée et ajustement posologique
Enfants (< 18 ans) : Santé Canada n'a pas autorisé d'indication d'utilisation dans la population pédiatrique (voir 1 Indications).
Adultes (≥ 18 ans) : BuTrans permet une libération prolongée de buprénorphine à travers la peau sur une période de 7 jours par timbre. BuTrans peut être utilisé aussi bien chez des patients n’ayant jamais reçu d’opioïdes que chez des patients ayant déjà reçu des analgésiques à prendre au besoin lorsque les analgésiques ne suffisent plus et qu’une administration continue d’analgésiques opioïdes est nécessaire.
Les doses de BuTrans doivent être personnalisées selon l’état de chaque patient et doivent être évaluées à intervalles réguliers après l’application. Une dose optimale adaptée au soulagement de la douleur du patient doit viser une administration régulière de la plus faible dose possible de BuTrans permettant d’obtenir un soulagement satisfaisant de la douleur accompagné d’effets secondaires tolérables. La posologie doit être personnalisée en fonction de la réaction et de la tolérance de chaque patient. Lors de la détermination de la dose appropriée, un facteur important doit être pris en considération : le degré de tolérance connue des opioïdes (voir Conversion à partir d’opioïdes ou d’associations opioïdes/non opioïdes à proportion fixe). Chez les personnes âgées et les autres groupes, on conseille de démarrer avec la dose la plus faible de BuTrans et d’adapter la posologie (voir 7 Mises en garde et précautions).
Le timbre doit être porté pendant sept jours en continu avant d’être échangé contre un nouveau timbre de la même dose. Une nouvelle zone de peau doit être choisie pour accueillir le nouveau timbre. Après le retrait du timbre, il faut attendre au moins trois semaines pour pouvoir réutiliser la même zone. Si, après au moins 3 semaines, les patients réutilisent un site d’application, ils doivent utiliser dans la mesure du possible une zone de peau différente, dans la même région (voir Renseignements destinés aux patient⸱e⸱s, Application de BuTrans).
BuTrans ne doit pas être utilisé chez les personnes pesant moins de 40 kg. De faibles réserves graisseuses, une atrophie musculaire ou une modification de la clairance peuvent altérer la pharmacocinétique de BuTrans.
Il est possible que les analgésiques opioïdes ne soient que partiellement efficaces dans le soulagement de la douleur dysesthésique, de l’algie postzostérienne, des douleurs en coup de poignard, de la douleur liée à l’activité et de certaines formes de céphalée. Pour autant, cela ne veut pas dire que les patients souffrant de ces types de douleur ne doivent pas essayer de prendre des analgésiques opioïdes. Toutefois, il peut se révéler nécessaire de diriger ces patients vers d’autres formes de traitement de la douleur, assez rapidement.
BuTrans a un potentiel d’abus et de détournement (voir 7 Mises en garde et précautions).
Choix de la dose initiale
BuTrans est conçu pour permettre l’administration hebdomadaire de la dose, c’est-à-dire une dose tous les sept jours. En général, le traitement par BuTrans doit être instauré avec la plus faible dose existante (BuTrans 5).
Patients n’ayant jamais reçu d’opioïdes
Lorsqu’il est cliniquement indiqué de commencer un traitement par un opioïde d’entretien (en administration continue) chez un patient n’ayant jamais reçu d’opioïdes, les essais cliniques ont montré que ces patients pouvaient commencer avec succès un traitement opioïde par BuTrans. La plus faible dose existante (BuTrans 5) doit toujours servir de dose initiale, puis la posologie est ajustée si nécessaire. Si le patient a besoin de médicaments de secours, voir 4 Posologie et administration, Prise en charge des patients ayant besoin de médicaments de secours.
Conversion à partir d’opioïdes ou d’associations opioïdes/non opioïdes à proportion fixe
BuTrans a été étudié comme analgésique opioïde de remplacement chez des patients recevant quotidiennement jusqu’à 80 mg de produits de type morphinique par voie orale. Le traitement de ces patients doit commencer par BuTrans 5 ou par BuTrans 10 et être adapté par la suite si nécessaire. En outre, des médicaments de secours appropriés doivent leur être prescrits (voir 4 Posologie et administration, Prise en charge des patients ayant besoin de médicaments de secours).
Modification posologique
L’optimisation correcte des doses en fonction du soulagement de la douleur de l’individu doit viser une administration régulière de la dose la plus faible de BuTrans qui produira comme résultat global le soulagement satisfaisant de la douleur avec des effets secondaires tolérables. En moyenne, on atteint des concentrations sanguines stationnaires au bout de trois jours. On conseille une adaptation lente des doses de BuTrans; en général, on attend sept jours pour ajuster la posologie. La dose de BuTrans ne doit pas être augmentée avant trois jours, car les concentrations plasmatiques continuent d’augmenter après l’application du timbre. L’augmentation ultérieure des doses de BuTrans doit être personnalisée selon le soulagement de la douleur et la tolérance du patient, et des médicaments analgésiques de secours appropriés doivent être prescrits au besoin (voir 4 Posologie et administration, Prise en charge des patients ayant besoin de médicaments de secours). Si des percées de douleur se produisent de façon répétée à la fin de l’intervalle posologique, cela indique généralement qu’il faut augmenter la dose plutôt que la fréquence d’administration de BuTrans. On doit tenter de déterminer la source de la douleur pendant l’ajustement de la dose de BuTrans, afin de diminuer son intensité. Les ajustements posologiques peuvent se faire par paliers de 5 mcg/h ou de 10 mcg/h, en utilisant un maximum de deux timbres administrant 5 mcg/h ou 10 mcg/h. La dose totale d’opioïde libérée par les timbres ne doit pas dépasser 20 mcg/h. Une fois la dose optimale atteinte, on doit prescrire cette dose au patient sous forme d’un seul timbre.
Pour augmenter la dose, le timbre en cours d’utilisation doit être retiré et jeté correctement, puis un nouveau timbre de BuTrans, venant juste après celui précédemment utilisé dans la gamme des doses, doit être appliqué. Il faut changer de site d’application à chaque remplacement ou ajout de timbre. Les sites d’application ne doivent être réutilisés que toutes les trois semaines. On conseille de ne pas appliquer plus de deux timbres en même temps (voir Renseignements destinés aux patient⸱e⸱s, Application de BuTrans).
Il n’est pas nécessaire d’ajuster la posologie pour les patients atteints d’une insuffisance rénale ou d’une insuffisance hépatique légère à modérée. Les patients atteints d’insuffisance hépatique grave peuvent accumuler la buprénorphine. Par conséquent, BuTrans ne doit pas être administré à ce type de patients.
Prise en charge des patients ayant besoin de médicaments de secours
Pendant l’instauration, l’ajustement posologique et l’utilisation de BuTrans, les patients peuvent poursuivre leur traitement actuel par un AINS ou l’acétaminophène, au besoin. Lors d’essais cliniques sur BuTrans, on a administré de l’acétaminophène et de l’acétaminophène associé à de la codéine comme médicaments de secours. Si les patients ont des épisodes douloureux malgré un ajustement posologique approprié de BuTrans, il ne faut pas utiliser les produits à base de fentanyl comme médicaments de secours chez les patients qui prennent BuTrans. Le choix des médicaments de secours doit tenir compte de la situation de chaque patient. En ce qui concerne les patients qui, après l’adaptation de la posologie, ont atteint la dose d’entretien recommandée, sans obtenir d’analgésie suffisante, la dose quotidienne totale peut être augmentée, à moins que les effets secondaires ne l’empêchent.
Si des effets indésirables limitant la dose apparaissent avant que l’objectif thérapeutique (douleur légère ou disparition de la douleur) soit atteint, ces événements doivent être traités par des médicaments appropriés comme des laxatifs ou des antinauséeux. Une fois les effets indésirables contrôlés, l’augmentation de la posologie doit être poursuivie afin d’atteindre un soulagement de la douleur acceptable.
S’il s’avère impossible d’atteindre un soulagement convenable de la douleur avec la dose maximale de BuTrans (20 mcg/h tous les sept jours), le patient doit passer à un autre agoniste opioïde μ en administration continue et la posologie de ce nouvel analgésique doit être ajustée selon les besoins.
Prise en charge des effets indésirables prévus liés aux opioïdes
De nombreux patients qui reçoivent des opioïdes, en particulier ceux qui n’en ont jamais pris, ressentent des effets secondaires. Des essais cliniques ont indiqué que ces effets sont plus gênants au début de l’application, et que l’on peut les minimiser en commençant par la prise de BuTrans 5 et en augmentant progressivement la dose selon les besoins. Bien que les effets secondaires de BuTrans soient souvent passagers, certains peuvent nécessiter un traitement. Les effets indésirables comme la constipation doivent être anticipés et traités par un laxatif stimulant ou un laxatif émollient. Généralement, les patients ne s’habituent pas aux effets de constipation des opioïdes.
D’autres effets secondaires liés aux opioïdes, comme la sédation et les nausées, sont généralement spontanément résolutifs et disparaissent souvent après les premiers jours. Si les nausées persistent et si le patient ne les tolère pas, on peut envisager un traitement par les antiémétiques ou d’autres modalités pouvant soulager ces symptômes.
Interruption du traitement par BuTrans
Après le retrait de BuTrans, les concentrations plasmatiques diminuent progressivement et l’effet analgésique est maintenu pendant un certain temps. Cela doit être pris en considération lorsque l’utilisation de BuTrans est suivie de l’administration d’autres opioïdes. En règle générale, aucun autre opioïde ne doit être administré dans les 24 heures suivant le retrait d’un timbre BuTrans. Dans le cadre d’une stratégie globale de prise en charge adéquate de la douleur pendant cette période, il faut envisager l’utilisation de médicaments de secours appropriés et une surveillance étroite. La baisse de la concentration initiale de buprénorphine est d’environ 50 % en 12 heures (fourchette de 10 à 24 heures). Par conséquent, il a été établi que la demi-vie d’élimination moyenne variait de 30 à 45 heures (voir 10 Pharmacologie clinique, Pharmacocinétique).
Ajustement ou réduction de la posologie : L’administration chronique d’opioïdes, y compris BuTrans, a tendance à créer une dépendance physique accompagnée ou non d’une dépendance psychologique. Des symptômes de sevrage peuvent se manifester après une interruption brusque du traitement. Ces symptômes peuvent comprendre les suivants : courbatures, diarrhée, chair de poule, perte d’appétit, nausées, nervosité ou agitation, écoulement nasal, éternuements, tremblements ou frissons, crampes d’estomac, tachycardie, troubles du sommeil, augmentation inhabituelle de la transpiration, palpitations, fièvre inexpliquée, faiblesse et bâillements.
Une fois la douleur intense soulagée, il faut tenter de réduire graduellement la dose d’opioïde. Une réduction de la dose ou un arrêt complet du traitement sont possibles si la maladie ou l’état mental du patient changent. Si le patient suit le traitement sur une longue période, le sevrage doit être graduel s’il n’est plus nécessaire au soulagement de la douleur. Quand le patient est traité adéquatement par un analgésique opioïde et que le sevrage du médicament est graduel, ces symptômes sont habituellement légers (voir 7 Mises en garde et précautions). La réduction de la dose doit être adaptée au patient et menée sous supervision médicale.
Il faut avertir le patient que la réduction de la dose d’opioïde ou l’arrêt de traitement par un opioïde réduisent sa tolérance à ce médicament. Si le traitement doit être repris, le patient doit l’entreprendre à la dose la plus faible, puis l’augmenter graduellement pour éviter une surdose.
Sécurité et manipulation
La buprénorphine contenue dans BuTrans est présentée sous forme de timbres transdermiques conditionnés sous emballage hermétique. Si la couche adhésive du médicament entre accidentellement en contact avec une zone de peau autre que le site d’application prévu, le site en question doit être nettoyé à l’eau. N’utilisez pas de savon, d’alcool ou d’autres solvants pour retirer l’adhésif, car ces produits peuvent accroître l’absorption du médicament. Lorsque vous retirez le timbre BuTrans usagé, pliez-le sur lui-même et jetez-le (consultez un pharmacien au sujet des moyens de jeter le produit).
4.4 Administration
Application du timbre (voir aussi Renseignements sur les conseils à donner aux patients)
Afin de s’assurer que la buprénorphine produise une analgésie efficace et de réduire le risque de réactions cutanées (voir 7 Mises en garde et précautions), il faut suivre le mode d’emploi suivant :
BuTrans doit être appliqué sur une zone de peau parfaitement saine et non irritée de l’extérieur du bras, du haut de la poitrine, du haut du dos ou du côté de la poitrine. BuTrans doit être appliqué sur une zone de peau relativement glabre ou de faible pilosité. Lorsqu’il n’en existe aucune, il faut couper les poils. Le rasage doit être évité.
Il faut changer le site d’application à chaque remplacement ou ajout de timbre. Les sites d’application ne doivent être réutilisés que toutes les trois semaines. Si, après au moins 3 semaines, les patients réutilisent un site d’application, ils doivent utiliser dans la mesure du possible une zone de peau différente, dans la même région (voir Renseignements destinés aux patient⸱e⸱s, Site d’application de BuTrans).
Si le site d’application doit être nettoyé, seule de l’eau claire doit être utilisée. Il ne faut en aucun cas utiliser de savon, d’alcool, d’huile, de lotion ou de produits abrasifs. La zone de peau doit être parfaitement sèche avant l’application du timbre. BuTrans doit être appliqué immédiatement après le retrait de son emballage hermétique. Une fois la couche protectrice retirée, le timbre transdermique doit être maintenu fermement en place avec la paume de la main pendant environ trente secondes pour s’assurer que le contact avec la peau est complet, en particulier sur les bords. Si les bords du timbre commencent à se soulever, on peut les coller sur la peau avec du ruban adhésif médical adapté. Lorsque vous appliquez un ruban adhésif médical, ne recouvrez aucun texte imprimé sur le timbre BuTrans.
Les bains, les douches ou la natation ne devraient pas avoir d’incidence sur le timbre. Les patients doivent être avertis que, pendant toute la durée d’utilisation de BuTrans, ils doivent éviter d’exposer le site d’application du timbre à des sources de chaleur externes directes afin d’éviter une absorption accrue du médicament (voir 7 Mises en garde et précautions).
4.5 Dose oubliée
Si vous laissez un timbre en place pendant plus de sept jours, retirez-le et appliquez-en un nouveau en suivant les consignes données (voir Renseignements destinés aux patient⸱e⸱s, Application de BuTrans).
5 Surdose
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
Symptômes
Une surdose de BuTrans se manifeste par un élargissement de ses effets pharmacologiques. Toutefois, en cas de surdose, les propriétés des antagonistes peuvent prédominer. Les symptômes comprennent la dépression respiratoire, la sédation, la somnolence, les nausées, les vomissements, la leucoencéphalopathie toxique, la leucoencéphalopathie post-hypoxique retardée et le myosis marqué. Dans certains cas de surdose de buprénorphine, aucune dépression respiratoire n’a eu lieu. Cependant, dans d’autres cas de surdose, une dépression respiratoire (notamment une apnée) et un collapsus cardiovasculaire sont survenus.
Les autres effets indésirables importants signalés en lien avec une surdose d’opioïdes comprennent une perte soudaine de l’audition, une rhabdomyolyse évoluant vers une insuffisance rénale, un syndrome sérotoninergique et une hypoglycémie.
Traitement
Soutien : Libérez les voies aériennes, assistez ou contrôlez la ventilation, selon le cas, et maintenez une température corporelle et un équilibre hydrique convenables. Selon le cas, utilisez de l’oxygène, des solutions intraveineuses, des vasopresseurs et d’autres mesures de soutien.
Exposition locale : Retirez tout timbre en contact avec le patient et jetez-le convenablement.
Ingestion de BuTrans : Administrez du charbon activé (1g/kg ou 50 g) accompagné d’un purgatif (par exemple, sorbitol 70 %, 1 mL/kg) pour réduire l’absorption de buprénorphine.
Antagoniste opioïde : Il est possible qu’un antagoniste opioïde spécifique, comme la naloxone, inverse les effets de la buprénorphine. L’administration par voie intraveineuse de 5 à 12 mg de naloxone, dose nettement supérieure aux doses administrées dans le cas d’un narcotique comme la morphine, est nécessaire pour antagoniser les effets de dépression respiratoire de BuTrans. L’apparition de l’effet de la naloxone peut également être retardée de 30 minutes ou plus. Lors de la prise en charge d’une surdose de BuTrans, le maintien d’une ventilation convenable est essentiel et plus important que l’emploi d’un antidote spécifique, par exemple, un antagoniste narcotique comme la naloxone.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 Formes posologiques, teneurs et composition
6.1 Caractéristiques physiques
Composition et structure du timbre
BuTrans (timbre transdermique de buprénorphine) est un timbre carré ou rectangulaire, de couleur beige, composé d’une couche protectrice et de plusieurs couches fonctionnelles. Agissant de la surface extérieure vers la surface adhérant à la peau, les couches se présentent ainsi : (1) une doublure textile beige en polyester; (2) une trame adhésive pour les bords sans buprénorphine; (3) une feuille de séparation sur la trame adhésive; (4) la matrice adhésive contenant la buprénorphine et les ingrédients inactifs, dont l’acétylacétonate d’aluminium, l’acide lévulinique, l’oléate de (Z)-octadéc-9-ényle, le polyacrylate (matière sèche) et la povidone; et (5) un revêtement anti-adhésif (voir la figure 1). Avant toute utilisation, le revêtement anti-adhésif recouvrant la couche adhésive doit être retiré et jeté.
| Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| Transdermique | Timbre Quatre concentrations : 5, 10, 15 et 20 mg de buprénorphine par timbre, administrant respectivement 5, 10, 15 et 20 mcg/h de buprénorphine pendant sept jours | Acétylacétonate d’aluminium, acide lévulinique, oléate de (Z)-octadéc-9-ényle, polyacrylate, poly(téréphtalate d’éthylène), povidone |
Figure 1 – Coupe transversale de BuTrans
Backing layer Overlaying adhesive rim Separating layer Drug/polymer matrix Peel-off release protective layer 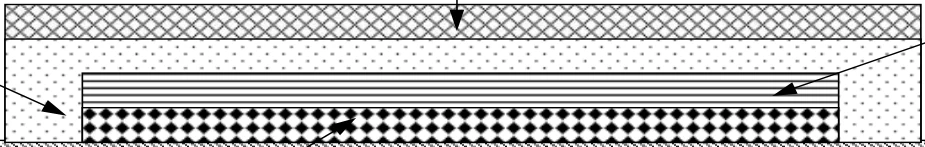


Formes posologiques
Quatre différents timbres BuTrans sont offerts : BuTrans 5, BuTrans 10, BuTrans 15 et BuTrans 20 (Tableau 2). La composition des quatre timbres est identique, seule leur taille change. Le principe actif du timbre est la buprénorphine. Les autres composants sont inactifs sur le plan pharmacologique. La quantité de base de buprénorphine mélangée dans la matrice adhésive est la même pour toutes les doses (10 % au poids). La quantité de buprénorphine libérée par chaque timbre en une heure est proportionnelle à la superficie de ce dernier.
Tableau 2 – Caractéristiques de BuTrans – taux d’administration et superficie active
Conditionnement
Les timbres transdermiques BuTrans 5, 10, 15 et 20 sont offerts en boîtes de quatre (4) timbres.
7 Mises en garde et précautions
Veuillez voir 3 Encadré sur les mises en garde et précautions importantes au début de la Partie 1 : Renseignements destinés aux professionnels de la santé.
| Teneur totale en buprénorphine (mg) | Taux d’administration (mcg/h) | Superficie active (cm2) |
BuTrans 5 BuTrans 10 BuTrans 15 BuTrans 20 | 5 10 15 20 | 6,25 12,5 18,75 25,0 |
Généralités
Il faut aviser les patients qu’ils ne doivent jamais donner BuTrans à des personnes autres que celle à qui il a été prescrit, car un usage inapproprié peut avoir des conséquences médicales graves, y compris la mort. BuTrans doit être conservé dans un endroit sûr pour éviter le vol ou un mésusage.
BuTrans doit être prescrit UNIQUEMENT aux patients ayant besoin d’une administration continue d’opioïdes pour prendre en charge la douleur. Les doses initiales administrées aux patients n’ayant jamais reçu d’opioïdes ne doivent pas dépasser le timbre de 5 mg (voir 4 Posologie et administration, Patients n’ayant jamais reçu d’opioïdes).
BuTrans ne doit être prescrit que par des personnes ayant une bonne connaissance de l’administration continue d’opioïdes puissants, de la prise en charge de patients recevant des opioïdes puissants pour traiter la douleur, et de la détection et de la prise en charge de la dépression respiratoire, notamment de l’administration d’antagonistes opioïdes.
Les concentrations sériques de buprénorphine diminuant progressivement après le retrait du timbre (environ 50 % dans les 12 premières heures; par conséquent, il a été établi que la demi-vie d’élimination moyenne variait de 30 à 45 heures), les patients ayant ressenti des effets indésirables graves doivent être suivis pendant au moins 24 heures après le retrait de BuTrans ou jusqu’à ce que l’effet indésirable ait disparu.
En raison de la formation d’un dépôt sous-cutané de buprénorphine, non seulement l’exposition se poursuit après le retrait du timbre, mais, si le timbre est retiré avant le pic d’exposition de la buprénorphine, les taux plasmatiques de buprénorphine peuvent également continuer d’augmenter après le retrait des timbres BuTrans.
Comme c’est le cas avec les autres dépresseurs du SNC, les patients ayant reçu BuTrans doivent être suivis tout particulièrement pour détecter d’éventuels signes de dépression respiratoire jusqu’à ce qu’une dose d’entretien stable soit atteinte.
Les timbres BuTrans, qui assurent l’administration transdermique de la buprénorphine, doivent être appliqués sur une peau saine; l’application sur une peau fragilisée peut augmenter l’exposition à la buprénorphine.
On doit avertir les patients de ne pas consommer d’alcool pendant qu’ils utilisent BuTrans, car cela peut augmenter le risque de subir des effets secondaires dangereux (voir 9 Interactions médicamenteuses).
Risque d’augmentation involontaire de l’exposition au médicament
Patients fiévreux : Une étude pharmacocinétique n’a montré aucune modification des concentrations plasmatiques de buprénorphine chez des sujets présentant une légère fièvre provoquée par l’administration d’endotoxines. Toutefois, étant donné que l’augmentation du débit sanguin vers la peau peut accroître l’absorption, les patients souffrant de maladies fébriles graves doivent être suivis afin de détecter d’éventuels effets secondaires liés aux opioïdes et pourraient avoir besoin d’un ajustement de la dose.
Application de sources de chaleur externes : Les patients doivent savoir qu’il faut éviter d’exposer le site d’application de BuTrans à des sources de chaleur externes comme les coussins chauffants, les couvertures électriques, les matelas à eau chauffante, les lampes à rayons infrarouges ou ultraviolets, les bouillottes, les bains chauds, les saunas, les bains à remous et les bains de soleil pendant toute la durée d’utilisation du timbre transdermique, car une augmentation de l’absorption de la buprénorphine peut entraîner des conséquences médicales graves.
Pathologies abdominales aiguës
Comme c’est le cas avec les autres agonistes du récepteur opioïde µ, l’administration de BuTrans peut masquer le diagnostic ou le tableau clinique des patients atteints de pathologies abdominales aiguës.
Toxicomanie, abus et mésusage
Comme c’est le cas de tous les opioïdes, BuTrans est un médicament ayant un potentiel d’abus et de mésusage pouvant entraîner une surdose et la mort. Par conséquent, BuTrans doit être prescrit et manipulé avec précaution. Les patients devraient faire l’objet d’une évaluation des risques cliniques d’abus ou de toxicomanie avant de se faire prescrire des opioïdes. On doit surveiller régulièrement les signes de mésusage ou d’abus chez tous les patients recevant des opioïdes.
Les opioïdes, comme BuTrans, doivent être administrés avec une prudence particulière chez les patients qui présentent des antécédents d’abus d’alcool, de drogues illicites ou de médicaments d’ordonnance, et d’autres troubles de santé mentale, dont la dépression majeure et l’anxiété. Toutefois, les préoccupations relatives à l’abus, à la toxicomanie et au détournement du médicament ne doivent pas empêcher la prise en charge efficace de la douleur.
Les timbres BuTrans contiennent une grande quantité d’un opioïde puissant, la buprénorphine. La forte teneur en buprénorphine des timbres BuTrans peut en faire une cible d’abus et de détournement. En outre, l’administration par d’autres voies peut entraîner une surdose due à une libération incontrôlée de l’opioïde. Lorsque le professionnel de la santé redoute une augmentation du risque mésusage, d’abus ou de détournement, il doit en tenir compte lors de la prescription ou au moment de remettre BuTrans au patient.
Il est fortement conseillé de conserver les données relatives aux renseignements thérapeutiques, notamment la quantité, la fréquence et les demandes de renouvellement. Une évaluation correcte du patient, des pratiques de prescription convenables, une réévaluation périodique du traitement ainsi qu’une distribution au patient et une conservation adaptées sont autant de mesures qui permettent de limiter l’abus des médicaments opioïdes.
Cancérogenèse et génotoxicité
Voir 16 Toxicologie non clinique.
Appareil cardiovasculaire
Hypotension
BuTrans doit être administré avec précaution aux patients présentant des risques d’hypotension. Comme c’est le cas pour les autres opioïdes, la buprénorphine peut entraîner une hypotension grave chez les patients au volume sanguin réduit ou prenant des médicaments qui agissent sur le tonus vasomoteur, comme les phénothiazines ou les anesthésiques généraux. Les patients n’ayant jamais reçu d’opioïdes en administration continue peuvent présenter des risques accrus d’hypotension ou de syncope orthostatique, semblables à ceux observés avec les autres opioïdes, lors de l’administration de BuTrans.
Administration concomitante d’inhibiteurs du CYP3A4
L’administration concomitante de BuTrans et d’inhibiteurs du cytochrome P450 3A4 comme le ritonavir, le kétoconazole, l’itraconazole, la triacétyloléandomycine, la clarithromycine, le nelfinavir, la néfazodone, le vérapamil, le diltiazem, l’amiodarone, l’amprénavir, le fosamprénavir, l’aprépitant, le fluconazole, l’érythromycine et le jus de pamplemousse peut entraîner une augmentation des concentrations plasmatiques de buprénorphine, ce qui pourrait accroître la toxicité liée à la dose et provoquer, notamment, une dépression respiratoire qui pourrait être mortelle. Dans ce cas, il convient de porter une attention et une surveillance particulières aux patients (voir 9 Interactions médicamenteuses).
Administration concomitante d’inducteurs du CYP3A4
L’interaction entre la buprénorphine et les inducteurs de l’enzyme CYP3A4 n’a pas été étudiée. L’administration concomitante de BuTrans et d’inducteurs d’enzymes (par exemple, phénobarbital, carbamazépine, phénytoïne et rifampicine) pourrait entraîner une augmentation de la clairance qui réduirait l’efficacité du médicament.
Dépendance, tolérance et risque d’abus
Comme c’est le cas pour les autres opioïdes, une tolérance et une dépendance physique peuvent se développer avec l’administration répétée de BuTrans; son emploi s’accompagne également d’un risque de dépendance psychologique. L’utilisation répétée de BuTrans peut mener à une pharmacodépendance, même à des doses thérapeutiques. Le risque de pharmacodépendance peut varier en fonction des facteurs de risque de chaque patient, de la posologie et de la durée du traitement opioïde. Par conséquent, BuTrans doit être prescrit et manipulé avec le degré de précaution convenant à l’utilisation d’un médicament associé à un potentiel d’abus.
La dépendance physique et la tolérance sont le résultat de la neuroadaptation des récepteurs opioïdes liée à une exposition chronique au médicament et, de ce fait, elles sont différentes et distinctes de l’abus et de la toxicomanie. Une tolérance ainsi qu’une dépendance physique peuvent apparaître à la suite de l’administration répétée d’opioïdes; elles ne constituent pas en soi un signe de trouble de toxicomanie ou d’abus. La buprénorphine est un agoniste partiel de l’opioïde μ. L’utilisation chronique de la buprénorphine peut entraîner une dépendance physique, dans une certaine mesure, et un trouble d’utilisation des opioïdes. Plus la dose est élevée et plus la durée du traitement est longue, plus le risque d’apparition d’un trouble d’utilisation des opioïdes est élevé.
De plus, un usage abusif d’opioïdes peut survenir en l’absence d’une véritable toxicomanie et est caractérisé par un mésusage à des fins non médicales. L’abus ou le mésusage intentionnel de BuTrans peut entraîner une surdose et/ou le décès.
Pour éviter les symptômes de sevrage, la dose des patients recevant un traitement prolongé devrait être diminuée graduellement lorsque le médicament n’est plus nécessaire pour soulager leur douleur. Des symptômes de sevrage peuvent se manifester après l’arrêt brusque du traitement ou l’administration d’un antagoniste des opioïdes. Voici quelques-uns des symptômes pouvant être associés à un arrêt brusque de la prise d’un analgésique opioïde : courbatures, diarrhée, chair de poule, perte d’appétit, nausées, nervosité ou agitation, anxiété, écoulement nasal, éternuements, tremblements ou frissons, crampes d’estomac, tachycardie, troubles du sommeil, augmentation inhabituelle de la transpiration, palpitations, fièvre inexpliquée, faiblesse et bâillements. Ce syndrome de sevrage est généralement léger, commence deux jours après l’interruption du traitement et peut durer jusqu’à deux semaines.
Les cas de dépendance physique et de syndrome de sevrage lors d’un traitement par BuTrans sont peu fréquents.
Avant l’instauration du traitement par BuTrans et en cours de traitement, le médecin et le patient doivent s’entendre sur les objectifs thérapeutiques et sur un plan pour la fin du traitement. Avant et durant le traitement, le patient doit aussi être informé du risque d’apparition du trouble d’utilisation des opioïdes et des signes de ce trouble. Il faut aviser les patients de communiquer avec leur médecin si de tels signes se manifestent.
Il faut surveiller chez les patients des signes comportementaux de recherche de substances (p. ex., demandes précoces de renouvellement d’ordonnance). Ces substances comprennent les opioïdes et les médicaments psychoactifs concomitants (p. ex., les benzodiazépines). Pour les patients qui présentent des signes et des symptômes de trouble d’utilisation des opioïdes, une consultation avec un spécialiste en toxicomanie doit être envisagée, lorsque cela est possible.
BuTrans ne doit pas être prescrit à des patients présentant une dépendance physique connue à d’autres opioïdes. En raison de son composant antagoniste, BuTrans ne peut pas être utilisé comme produit de remplacement d’autres opioïdes chez ce type de patients, puisqu’il pourrait précipiter un syndrome de sevrage selon le niveau de dépendance physique, la dose de buprénorphine et le moment auquel la buprénorphine est administrée. BuTrans doit être utilisé avec une prudence particulière chez les patients ayant des antécédents personnels ou familiaux (parents, frères ou sœurs) de toxicomanie (y compris l’alcoolisme), chez les fumeurs et chez les patients ayant des antécédents personnels de troubles de santé mentale.
Tous les produits à base de buprénorphine peuvent entraîner un abus et une dépendance liés aux opioïdes. Toutefois, les cas d’abus de BuTrans sont peu fréquents.
Hyperalgésie induite par les opioïdes : L’hyperalgésie induite par les opioïdes consiste en une augmentation paradoxale de la perception de la douleur qui se manifeste au cours d’un traitement par un opioïde, malgré une exposition stable ou accrue à cette substance. Cette réaction diffère de la tolérance, laquelle requiert des doses d’opioïde plus élevées pour obtenir le même effet analgésique ou traiter une douleur récurrente. D’un point de vue clinique, l’hyperalgésie induite par les opioïdes peut être associée à la prise de doses élevées d’un opioïde, à un traitement prolongé par les opioïdes et à l’administration peropératoire d’opioïdes. L’hyperalgésie induite par les opioïdes peut se manifester par une augmentation inexpliquée de la douleur, une douleur plus diffuse que la douleur initiale ou encore par une douleur déclenchée par un stimulus qui est normalement indolore (allodynie) en l’absence de progression d’une maladie. En cas d’hyperalgésie induite par les opioïdes soupçonnée, on doit réduire la dose d’opioïde ou la diminuer graduellement en vue de cesser le traitement, si possible. Il est raisonnable d’envisager de faire une rotation d’opioïdes ou de recourir à des médicaments non opioïdes pour soulager la douleur. Il n’existe actuellement aucun traitement bien établi contre l’hyperalgésie induite par les opioïdes.
Utilisation en cas de toxicomanie et d’alcoolisme
BuTrans n’a pas été étudié ni approuvé dans la prise en charge des troubles de dépendance.
Chez les patients qui présentent une dépendance aux drogues ou à l’alcool, en cours ou en rémission, l’utilisation appropriée de BuTrans vise une prise en charge de la douleur qui nécessite une analgésie par un opioïde. Les patients ayant des antécédents de toxicomanie ou d’alcoolisme sont exposés à un risque accru de dépendance à BuTrans; une prudence et une attention extrêmes s’imposent pour réduire le risque.
Conduite et utilisation de machines
Les analgésiques opioïdes, dont la buprénorphine, peuvent avoir un effet dépresseur sur les réactions mentales et physiques. Il convient de faire preuve de prudence lors de la pratique d’activités nécessitant une capacité de réaction mentale comme la conduite d’un véhicule ou l’opération de machines, particulièrement lorsque les doses sont en cours d’ajustement ou lorsque d’autres médicaments agissant sur le SNC sont ajoutés au schéma thérapeutique. Des agents dépresseurs concomitants, comme les autres opioïdes, les phénothiazines, l’alcool, les sédatifs, les somnifères ou les autres dépresseurs du SNC, peuvent intensifier cette déficience. Les patients qui utilisent BuTrans ne doivent ni conduire, ni faire fonctionner des machines dangereuses, à moins qu’ils ne tolèrent bien les effets du médicament.
Système endocrinien et métabolisme
Insuffisance surrénalienne
Des cas d’insuffisance surrénalienne ont été signalés avec l’utilisation d’opioïdes, surtout après plus d’un mois d’utilisation. L’insuffisance surrénalienne peut se manifester par des symptômes et des signes non spécifiques comprenant nausées, vomissements, anorexie, fatigue, faiblesse, étourdissements et baisse de la tension artérielle. Si une insuffisance surrénalienne est soupçonnée, il faut en confirmer la présence le plus tôt possible par des épreuves diagnostiques. Si le diagnostic est confirmé, le patient doit recevoir une corticothérapie substitutive à des doses physiologiques. Sevrer le patient de l’opioïde pour permettre la reprise de l’activité surrénalienne et poursuivre l’administration de corticostéroïdes jusqu’au rétablissement de l’activité surrénalienne. Il est possible d’essayer d’autres opioïdes, car dans certains cas, il a été signalé qu’un opioïde différent a été utilisé sans récurrence de l’insuffisance surrénalienne. Selon les données dont on dispose, aucun opioïde particulier n’est plus susceptible qu’un autre d’être associé à une insuffisance surrénalienne.
Appareil digestif
Après la commercialisation, des cas de dysfonctionnement œsophagien induit par les opioïdes ont été signalés chez des patients prenant des opioïdes sur une longue période, dans les semaines ou les mois suivant le début du traitement. Les symptômes œsophagiens les plus courants semblent être la dysphagie, le reflux gastro-œsophagien et une douleur à la poitrine. Les résultats de la manométrie haute résolution des patients atteints de dysfonctionnement œsophagien induit par les opioïdes ont montré des anomalies spastiques et/ou obstructives.
Fonctions hépatique, biliaire et pancréatique
La buprénorphine étant largement métabolisée par le foie, l’activité de BuTrans peut être accrue et prolongée chez les personnes atteintes d’insuffisance hépatique ou recevant d’autres produits connus pour réduire la clairance hépatique. Les patients atteints d’insuffisance hépatique grave peuvent accumuler la buprénorphine pendant le traitement par BuTrans. Un autre traitement doit être envisagé et BuTrans ne doit pas être administré à ce type de patients (voir 2 Contre-indications).
Il a été démontré que la buprénorphine augmentait la pression intracholédocienne, comme c’est le cas avec les autres opioïdes, qu’elle provoquait un spasme du sphincter d’Oddi et qu’elle devait être administrée avec prudence aux patients présentant une maladie des voies biliaires, notamment une pancréatite aiguë. Les opioïdes peuvent également entraîner une augmentation des concentrations sériques d’amylase.
Système immunitaire
On a signalé des cas d’hypersensibilité aiguë et chronique à la buprénorphine lors d’essais cliniques sur des produits contenant de la buprénorphine vendus sur le marché. Les signes et les symptômes les plus courants comprennent des éruptions cutanées, de l’urticaire et un prurit.
On a aussi signalé des cas de bronchospasme, d’œdème de Quincke et de choc anaphylactique. L’utilisation de BuTrans est contre-indiquée en cas d’anamnèse d’hypersensibilité à la buprénorphine ou à tout composant de la préparation.
Syndrome de sevrage néonatal (SSN) associé aux opioïdes
L’utilisation prolongée d’opioïdes par la mère pendant la grossesse peut entraîner l’apparition de signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal associé aux opioïdes, contrairement au syndrome de sevrage des opioïdes chez l’adulte, peut menacer le pronostic vital du nouveau-né.
Le syndrome de sevrage néonatal associé aux opioïdes se manifeste par une irritabilité, une hyperactivité et un rythme du sommeil perturbé, des cris perçants, des tremblements, des vomissements, une diarrhée et une absence de prise de poids. L’apparition, la durée et la gravité du syndrome de sevrage néonatal varient en fonction de l’opioïde utilisé, de la durée d’utilisation, de la date et de la quantité de la dernière dose reçue par la mère, et du taux d’élimination du médicament par le nouveau-né.
BuTrans est contre-indiqué chez les femmes enceintes (voir 2 Contre-indications).
En France, des cas de sevrage néonatal ont été signalés chez des nourrissons dont les mères avaient été traitées par la buprénorphine sublinguale dans le contexte d’une toxicomanie pendant leur grossesse. Les symptômes de sevrage sont apparus dans des délais variables entre le 1er et le 8e jour de vie, mais en majorité le 1er jour (69 %). Les manifestations les plus fréquemment signalées comprennent des pleurs anormaux, une agitation, une hypertonie, des tremblements et des convulsions. Une dépression respiratoire est survenue chez les nouveau-nés dont les mères avaient pris des doses élevées, même pendant une courte durée au cours du troisième trimestre de grossesse.
Système nerveux
Interactions avec des dépresseurs du SNC (y compris les benzodiazépines et l’alcool)
On doit administrer BuTrans avec prudence et à des doses réduites en cas d’administration concomitante d’autres analgésiques opioïdes, d’anesthésiques généraux, de phénothiazines et autres tranquillisants, d’hypnosédatifs, d’antidépresseurs tricycliques, d’antipsychotiques, d’antihistaminiques, de benzodiazépines, de gabapentinoïdes, de baclofène, d’antiémétiques à action centrale et autres dépresseurs du SNC. Une dépression respiratoire, de l’hypotension et une sédation profonde, le coma ou la mort peuvent en résulter. Lorsqu’une telle association médicamenteuse est prévue, une réduction importante de la dose d’un ou des deux produits doit être envisagée et les patients doivent être suivis de près. On doit avertir les patients de ne pas consommer d’alcool pendant qu’ils prennent BuTrans, car cela peut augmenter le risque de subir des effets secondaires dangereux (voir 9 Interactions médicamenteuses).
Des études observationnelles ont démontré qu’une utilisation concomitante d’un analgésique opioïde et d’une benzodiazépine augmente le risque de mortalité liée au traitement comparativement à l’utilisation d’un analgésique opioïde seul. En raison de leurs propriétés pharmacologiques similaires, il est raisonnable de s’attendre à un risque comparable avec l’utilisation concomitante d’autres dépresseurs du SNC et d’analgésiques opioïdes (voir 9 Interactions médicamenteuses). Si le médecin décide de prescrire une benzodiazépine ou un autre dépresseur du SNC en concomitance avec un analgésique opioïde, il doit prescrire les doses efficaces les plus faibles et l’administration concomitante sur une période minimale. Si le patient prend déjà un analgésique opioïde, le médecin doit prescrire une dose initiale de benzodiazépine ou d’un autre dépresseur du SNC plus faible que celle indiquée en absence d’opioïde, puis l’augmenter progressivement en fonction de la réponse clinique. Si un traitement par un analgésique opioïde est instauré chez un patient qui reçoit déjà une benzodiazépine ou un autre dépresseur du SNC, la dose initiale d’opioïde prescrite doit être réduite, puis augmentée progressivement en fonction de la réponse clinique. Il faut suivre étroitement les patients pour déceler tout signe et tout symptôme de dépression respiratoire et de sédation.
Il faut informer les patients et les professionnels de la santé des risques de dépression respiratoire et de sédation lorsque BuTrans est utilisé en concomitance avec une benzodiazépine ou un autre dépresseur du SNC (y compris l’alcool et les drogues illicites). Il faut avertir le patient de ne pas conduire ni d’opérer de la machinerie lourde jusqu’à ce que les effets de l’utilisation concomitante avec la benzodiazépine ou l’autre dépresseur du SNC aient été déterminés. Évaluer les patients pour établir le risque de troubles liés à l’usage de substances, y compris l’abus et le mésusage d’opioïdes, et les avertir du risque de surdose et de mort associé à l’usage additionnel de dépresseurs du SNC comme l’alcool et les drogues illicites (voir 9 Interactions médicamenteuses).
Le patient ne doit pas consommer d’alcool en même temps qu’il utilise BuTrans en raison du risque accru d’effets indésirables dangereux, y compris la mort (voir 2 Contre-indications et Effets indésirables et 9 Interactions médicamenteuses).
Une douleur intense peut antagoniser les effets dépresseurs subjectifs et respiratoires des analgésiques opioïdes. Si la douleur disparaît soudainement, ces effets peuvent rapidement devenir évidents.
Utilisation chez les patients atteints de troubles convulsifs
La buprénorphine contenue dans BuTrans peut aggraver les convulsions chez les patients atteints de troubles convulsifs et peut provoquer ou aggraver les crises dans certains tableaux cliniques. Par conséquent, BuTrans ne doit pas être administré à ces patients (voir 2 Contre-indications).
Toxicité sérotoninergique / syndrome sérotoninergique
La toxicité sérotoninergique, aussi appelée syndrome sérotoninergique, est un trouble potentiellement mortel qui a été signalé avec la prise de buprénorphine, dont BuTrans, particulièrement pendant l’administration en concomitance avec d’autres médicaments sérotoninergiques (voir 9 Interactions médicamenteuses).
La toxicité sérotoninergique se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex., tachycardie, bouffées vasomotrices) et une altération de l’état mental (p. ex., anxiété, agitation, hypomanie). Selon les critères de Hunter, un diagnostic de toxicité sérotoninergique est probable lorsque, en présence d’au moins un agent sérotoninergique, l’un des signes suivants est observé :
- clonus spontané;
- clonus inductible ou clonus oculaire avec agitation ou diaphorèse;
- tremblement et hyperréflexie;
- hypertonie et température corporelle > 38 °C et clonus oculaire ou clonus inductible.
Si un traitement par BuTrans en concomitance avec un autre agent sérotoninergique est justifié sur le plan clinique, le patient doit faire l’objet d’une observation étroite, particulièrement à l’instauration du traitement et aux augmentations de la dose (voir 9 Interactions médicamenteuses). Si une toxicité sérotoninergique est soupçonnée, il faut envisager d’interrompre l’administration de l’agent sérotoninergique.
Traumatisme crânien et augmentation de la pression intracrânienne
BuTrans ne doit pas être administré aux patients pouvant être particulièrement sujets aux effets intracrâniens de la rétention de dioxyde de carbone (CO2) : par exemple, les patients présentant des signes d’augmentation de la pression intracrânienne, des troubles de la conscience ou un choc, ou les patients dans le coma. La dépression respiratoire peut être exacerbée en présence d’un traumatisme crânien, de lésions intracrâniennes (par exemple, masse tumorale) ou d’une augmentation de la pression intracrânienne. Les réactions pupillaires et les effets sur la conscience provoqués par la buprénorphine peuvent masquer les signes neurologiques d’une augmentation de la pression intracrânienne. Les opioïdes peuvent masquer l’évolution clinique de l’état des patients atteints d’un traumatisme crânien.
Considérations périopératoires
BuTrans est contre-indiqué pour le soulagement des douleurs périopératoires, ou dans d’autres situations où les besoins analgésiques varient rapidement. Les patients qui doivent subir une cordotomie ou toute autre intervention de soulagement de la douleur ne doivent pas être traités par BuTrans pendant au moins 48 heures avant l’intervention et ne doivent pas le recevoir immédiatement après l’intervention. Par la suite, si le traitement par BuTrans doit être poursuivi après que le patient s’est rétabli après l’intervention, une nouvelle posologie doit lui être administrée en fonction de l’intensité de la douleur du patient afin de lui procurer le soulagement approprié. Le risque de manque chez les patients qui tolèrent les opioïdes doit être traité conformément aux indications cliniques (voir Dépendance, tolérance et risque d’abus).
L’administration d’analgésiques au cours de la période périopératoire doit être prise en charge par des dispensateurs de soins médicaux ayant une formation et une expérience adaptées (par exemple, un anesthésiologiste) (voir 2 Contre-indications).
Santé reproductive
Une utilisation prolongée d’opioïdes peut être associée à une baisse des taux d’hormones sexuelles et à des symptômes comme une baisse de la libido, une dysfonction érectile ou l’infertilité (voir 8.5 Effets indésirables observés après la commercialisation).
Appareil respiratoire
Dépression respiratoire
On a signalé des cas de dépression respiratoire grave, menaçant le pronostic vital, voire mortelle, associée à l’utilisation des opioïdes, même aux doses recommandées. La dépression respiratoire causée par l’utilisation des opioïdes, si elle n’est pas détectée et traitée immédiatement, pourrait entraîner un arrêt respiratoire et la mort. La prise en charge d’une dépression respiratoire dépend de l’état clinique du patient et peut comprendre l’observation attentive du patient, des mesures de soutien et l’utilisation d’antagonistes opioïdes. La rétention de dioxyde de carbone (CO2) résultant de la dépression respiratoire provoquée par les opioïdes peut aggraver les effets sédatifs des opioïdes.
Bien qu’une dépression respiratoire grave, menaçant le pronostic vital ou mortelle, puisse survenir à tout moment lors de l’utilisation de BuTrans, le risque est plus important à l’instauration du traitement ou à la suite d’une augmentation de la dose. Les patients doivent faire l’objet d’une surveillance étroite pour déceler les signes de dépression respiratoire lors de l’instauration du traitement par BuTrans et à la suite d’augmentations de la dose.
Pour diminuer le risque de dépression respiratoire, une posologie et un ajustement de la dose appropriés de BuTrans sont essentiels (voir 4 Posologie et administration). Une surestimation de la dose de BuTrans, lorsque le patient passe d’un opioïde à un autre, peut entraîner une surdose mortelle dès la première dose.
Comme c’est le cas avec les autres opioïdes puissants, une dépression respiratoire significative sur le plan clinique peut survenir chez les patients qui reçoivent de la buprénorphine. On a signalé certains cas de décès dus à la dépression respiratoire, en particulier lorsque des toxicomanes ont détourné l’utilisation de la buprénorphine en se l’administrant par voie intraveineuse, généralement en association avec des benzodiazépines, ou lors de l’administration concomitante de buprénorphine et d’autres dépresseurs comme l’alcool ou d’autres opioïdes. Les opioïdes, dont la buprénorphine, doivent être administrés avec prudence aux patients souffrant de troubles respiratoires (par exemple, bronchopneumopathie chronique obstructive, cœur pulmonaire, baisse de la réserve respiratoire, hypoxie, hypercapnie ou dépression respiratoire préexistante) et aux patients âgés et fragilisés. On conseille une prudence particulière si BuTrans doit être administré à des patients prenant ou ayant récemment pris des médicaments entraînant des effets dépresseurs sur le SNC ou une dépression respiratoire.
EN CAS DE SURDOSE, LA PREMIÈRE CHOSE À FAIRE EST DE RÉTABLIR UNE VENTILATION SUFFISANTE AVEC ASSISTANCE MÉCANIQUE, AU BESOIN. IL EST POSSIBLE QUE LA NALOXONE NE SOIT PAS EFFICACE POUR NEUTRALISER UNE DÉPRESSION RESPIRATOIRE PROVOQUÉE PAR LA BUPRÉNORPHINE (voir 5 Surdose).
Bien que BuTrans soit un agoniste opioïde partiel, la buprénorphine peut provoquer une hypoventilation à des doses analgésiques, en particulier chez les patients atteints d’affections pulmonaires sous-jacentes ou recevant des doses habituelles d’opioïdes ou d’autres médicaments agissant sur le SNC associés à une hypoventilation en supplément de BuTrans (voir la partie concernant l’administration concomitante de médicaments agissant sur le SNC dans la section 9 Interactions médicamenteuses). Les effets comparatifs de BuTrans n’ont pas été évalués, mais lors des essais cliniques (doses de BuTrans pouvant atteindre 40 mcg/h), une insuffisance respiratoire a été signalée comme effet indésirable rare (c’est-à-dire, incidence < 0,1 %, mais au moins présent chez plus d’un patient (voir 8 Effets indésirables).
Si BuTrans provoque une dépression respiratoire, celle-ci peut persister après le retrait du timbre. Les patients atteints d’hypoventilation doivent rester en observation pendant plusieurs heures et jusqu’à ce que leur fréquence respiratoire revienne à la normale.
Chez les patients présentant une dépression respiratoire, les mesures de soins intensifs standard doivent être suivies d’un traitement symptomatique (voir 5 Surdose).
Administration aux patients atteints de maladies pulmonaires chroniques
La buprénorphine doit être administrée avec prudence aux patients atteints de maladies pulmonaires chroniques, aux patients présentant une baisse de la réserve respiratoire et aux autres patients dont la respiration pourrait être altérée. Les doses analgésiques normales d’opioïdes peuvent également réduire la pulsion respiratoire de ce type de patients jusqu’à l’insuffisance respiratoire. Chez ces patients, l’utilisation d’un analgésique non opioïde doit être envisagée comme solution de rechange, dans la mesure du possible. L’administration de BuTrans est contre-indiquée chez les patients atteints d’asthme aigu ou sévère, de troubles obstructifs des voies aériennes et d’état de mal asthmatique (voir 2 Contre-indications).
Apnée du sommeil
Les opioïdes peuvent provoquer des troubles respiratoires liés au sommeil, comme les syndromes d’apnée du sommeil (dont le syndrome d’apnée centrale) et l’hypoxie (dont l’hypoxémie du sommeil). L’emploi d’opioïdes augmente le risque de syndrome d’apnée centrale en fonction de la dose. Les patients doivent faire l’objet de surveillance sur une base régulière visant à déceler toute apparition d’une nouvelle apnée du sommeil ou l’aggravation d’une apnée du sommeil existante. Chez ces patients, envisager de réduire la dose ou de cesser l’administration de l’opioïde si c’est approprié, en suivant les pratiques exemplaires pour diminuer la dose d’opioïdes (voir 7 Mises en garde et précautions, Dépendance, tolérance et risque d’abus et 4.2 Posologie recommandée et ajustement posologique).
Appareil cutané
Réactions cutanées au site d’application
Pour réduire au minimum le risque de réactions cutanées au site d’application, il est important de suivre les directives d’application (voir 4.4 Administration, Application du timbre).
Les réactions cutanées au site d’application associées à BuTrans se manifestent habituellement par une inflammation légère ou modérée de la peau (dermatite de contact). Elles apparaissent généralement sous forme d’érythème, d’œdème, de prurit, d’éruption cutanée, de petites ampoules (vésicules) et d’une sensation de douleur/brûlure au site d’application.
La cause la plus fréquente de ces réactions est une irritation de la peau (dermatite de contact irritante). Ces réactions disparaissent de façon spontanée après le retrait du timbre de BuTrans. Il faut conseiller aux patients et aux personnes soignantes de surveiller l’apparition de telles réactions aux sites d’application.
Dans certains cas, on a toutefois signalé des réactions cutanées graves au site d’application, accompagnées de signes d’inflammation marquée. Le délai d’apparition varie de plusieurs jours à plusieurs mois après l’instauration du traitement par BuTrans. Demandez aux patients et aux personnes soignantes de signaler rapidement l’apparition de réactions cutanées graves au site d’application et d’interrompre le traitement.
Renseignements sur les conseils à donner aux patients
La boîte de timbres BuTrans remise au patient contient une fiche de renseignements.
Le médecin doit donner les consignes suivantes aux patients qui reçoivent les timbres BuTrans :
- 1. Les patients doivent savoir que l’ingestion accidentelle ou l’utilisation par des personnes autres que le patient à qui le médicament a été prescrit (y compris des enfants) peut entraîner des conséquences graves, voire mortelles.
- 2. Les patients doivent savoir que les timbres BuTrans contiennent de la buprénorphine, un analgésique opioïde.
- 3. Les patients doivent savoir que chaque timbre BuTrans doit être porté en continu pendant sept jours. Après 7 jours, l’ancien timbre doit être retiré avant d’en appliquer un nouveau.
- 4. Les patients sont avisés de ne pas appliquer plus d’un timbre à la fois, sauf en cas de prescription contraire du médecin. Si ce dernier prescrit l’application de deux timbres, ceux-ci doivent être appliqués au même moment et au même site d’application, côte à côte. Il faut toujours appliquer et retirer les deux timbres ensemble, au même moment. La dose totale maximale ne peut être supérieure à 20 mcg/h.
- 5. Les patients doivent savoir que les sites d’application doivent être différents chaque fois que le timbre est remplacé. Il faut attendre trois semaines avant de pouvoir réutiliser le même site d’application afin d’éviter les irritations cutanées et de réduire les risques d’accélération de l’absorption du médicament. Si, après 3 semaines, les patients réutilisent un site d’application, ils doivent varier dans la mesure du possible la zone de peau utilisée dans le site.
- 6.
Les patients doivent savoir que les timbres BuTrans doivent être appliqués sur une peau parfaitement saine, non irritée et non irradiée et sur une surface plane comme le haut de la poitrine, le haut du dos, le côté de la poitrine ou l’extérieur du bras. En outre, les patients doivent savoir ce qui suit :
- • si BuTrans fait partie d’une stratégie globale de prise en charge adéquate de la douleur chez les patients atteints de déficience cognitive, il convient de prendre en compte la possibilité que chaque patient retire le(s) timbre(s) et les mettent à la bouche ou les collent sur quelqu’un d’autre lorsque l’on recommande de changer les sites d’application;
- • les poils présents sur le site d’application doivent être coupés (et non rasés) avant l’application du timbre;
- • si le site d’application de BuTrans doit être nettoyé avant l’application du timbre, n’utilisez que de l’eau claire;
- • appliquez le timbre sur une peau parfaitement sèche;
- • n’utilisez pas de savon, d’huile, de lotion, d’alcool ou autre produit pouvant irriter la peau ou altérer ses propriétés.
- 7.
Les patients doivent savoir que, une fois l’emballage hermétique et la couche protectrice retirés, BuTrans doit être appliqué immédiatement. En outre, les patients doivent savoir ce qui suit :
- • le timbre BuTrans ne doit pas être utilisé si l’emballage hermétique est déchiré ou s’il a été modifié, coupé ou endommagé de quelque façon que ce soit avant l’application. Le timbre transdermique doit être maintenu fermement en place avec la paume de la main pendant trente secondes pour s’assurer que le contact avec la peau est complet, en particulier sur les bords;
- • le timbre ne doit pas être plié.
- 8.
Les patients doivent savoir que, pendant toute la durée d’utilisation du timbre, ils doivent éviter d’exposer le site d’application de BuTrans à des sources de chaleur externes directes, comme :
- • des coussins chauffants;
- • des couvertures électriques;
- • des lampes à rayons infrarouges;
- • des saunas;
- • des bouillottes;
- • des cuves thermales;
- • des matelas à eau chauffants.
- 9. Les patients doivent savoir qu’il est possible que la température joue un rôle dans l’augmentation de la libération de la buprénorphine contenue dans le timbre ce qui pourrait entraîner une surdose de buprénorphine. Si les patients sont atteints d’une forte fièvre pendant l’utilisation du timbre, ils doivent communiquer avec leur médecin.
- 10. Les patients doivent savoir que, s’ils rencontrent des problèmes d’adhérence du timbre BuTrans, ils peuvent en coller les bords avec du ruban adhésif médical.
- 11. Les patients doivent savoir que, si le timbre se décolle avant les sept jours d’utilisation prévus, un nouveau timbre peut être appliqué sur une zone de peau différente. Si deux timbres ont été appliqués et que l’un d’entre eux se décolle, il faut retirer le deuxième timbre, jeter les deux timbres et en appliquer deux nouveaux côte à côte sur une zone de peau différente.
- 12. Les patients doivent savoir que, lorsqu’ils n’ont plus besoin de BuTrans (usagé ou inutilisé), ils doivent plier le timbre (de sorte que la face adhésive adhère à elle-même), le jeter immédiatement (consultez un pharmacien au sujet des options pour jeter le produit).
- 13. Les patients doivent savoir que, si la couche adhésive du médicament entre accidentellement en contact avec une zone de peau autre que le site d’application prévu, le site en question doit être nettoyé à l’eau claire uniquement, l’utilisation de savon, d’alcool ou d’autres produits chimiques pouvant augmenter la capacité de la buprénorphine à traverser la peau.
- 14. Les patients doivent savoir que la dose de BuTrans ne doit JAMAIS être ajustée sans en informer le professionnel de la santé qui a prescrit le traitement.
- 15. Les patients doivent être avertis que BuTrans peut causer une déficience des capacités physiques et mentales nécessaires pour l’exécution de tâches potentiellement dangereuses (par exemple, la conduite d’un véhicule et l’opération de machines).
- 16. Les patients doivent savoir que lorsqu’ils commencent leur traitement par BuTrans ou lorsque leur dose est en cours d’ajustement, ils doivent s’abstenir de pratiquer des activités potentiellement dangereuses jusqu’à ce qu’il soit établi qu’ils n’ont subi aucun effet indésirable.
- 17. Les patients doivent savoir que BuTrans ne doit pas être associé à l’alcool ou à d’autres produits à action centrale, comme : les somnifères, les tranquillisants, les sédatifs et les hypnotiques, car d’autres effets dangereux pourraient se produire et entraîner des lésions graves ou la mort.
- 18. Les patients doivent être avertis que s’ils associent ou prévoient d’associer d’autres médicaments à BuTrans, ils doivent consulter leur médecin ou leur pharmacien.
- 19. Les patients doivent être informés du risque de constipation intense.
- 20. Les patients doivent être avertis que s’ils sont traités par BuTrans et si une interruption du traitement est indiquée, il peut être approprié de réduire progressivement la dose de BuTrans plutôt que de la supprimer soudainement, en raison des risques d’apparition de symptômes de sevrage. Les symptômes de sevrage sont généralement moins intenses que ceux observés avec des agonistes complets. Ils apparaissent au bout de deux jours et peuvent durer jusqu’à deux semaines.
- 21. Les patients doivent savoir que BuTrans contient de la buprénorphine, une substance pouvant entraîner un abus.
- 22. Les patients, les membres de leur famille et les professionnels de la santé doivent être avertis qu’ils doivent protéger BuTrans du vol ou du mésusage au travail ou à la maison.
- 23. Les patients doivent savoir que BuTrans ne doit jamais être donné à des personnes autres que celle à qui il a été prescrit en raison du risque de décès ou d’autres problèmes médicaux graves encouru par la personne à laquelle le médicament n’était pas destiné.
- 24. Les patients doivent savoir qu’ils doivent conserver BuTrans dans un endroit sûr, hors de la vue et de la portée des enfants en raison du risque de dépression respiratoire mortelle.
- 25. Il est recommandé aux femmes en âge de procréer qui tombent enceintes ou prévoient de tomber enceintes de consulter un médecin avant de commencer ou de continuer à utiliser BuTrans.
Les patients doivent savoir que si le timbre se détache et se colle accidentellement sur la peau d’une autre personne, ils doivent immédiatement le retirer, nettoyer la zone exposée à l’eau (et ne pas utiliser de savon, d’alcool ou d’autres produits chimiques, car ces produits peuvent augmenter la capacité de la buprénorphine à traverser la peau) et consulter immédiatement un médecin pour la personne qui a été exposée accidentellement.
7.1 Populations particulières
Groupes vulnérables
L’utilisation de BuTrans, comme c’est le cas avec tous les analgésiques opioïdes, est associée à une augmentation des risques potentiels. Ce médicament doit toujours être utilisé avec prudence dans les cas suivants : insuffisance corticosurrénale (par exemple, maladie d’Addison); dépression du SNC ou coma; patients fragilisés à haut risque; myxœdème ou hypothyroïdie; hypertrophie prostatique ou rétrécissement de l’urètre et psychose toxique.
L’administration de buprénorphine, comme celle des autres analgésiques opioïdes, peut masquer le diagnostic ou le tableau clinique des patients atteints de troubles abdominaux aigus.
La buprénorphine peut aggraver les convulsions chez les patients atteints de troubles convulsifs, et peut provoquer ou aggraver les crises dans certains tableaux cliniques.
7.1.1 Grossesse
BuTrans est contre-indiqué chez les femmes enceintes, durant le travail, l’accouchement et la période d’allaitement (voir 2 Contre-indications). L’utilisation prolongée d’opioïdes par la mère durant la grossesse peut causer des signes de sevrage chez le nouveau-né. Le syndrome de sevrage néonatal associé aux opioïdes, contrairement au syndrome de sevrage chez l’adulte, pourrait mettre la vie en danger (voir 7 Mises en garde et précautions, Syndrome de sevrage néonatal (SSN) associé aux opioïdes). La buprénorphine traverse la barrière placentaire et a été détectée dans le sang, l’urine et le méconium d’un nouveau-né. BuTrans ne doit pas être utilisé chez les femmes en âge de procréer qui n’utilisent pas de moyen de contraception efficace, sauf si le médecin juge que les bienfaits potentiels l’emportent sur les dangers possibles.
7.1.2 Allaitement
La buprénorphine est excrétée dans le lait maternel. Une dépression respiratoire menaçant le pronostic vital peut survenir chez le nourrisson si des opioïdes sont administrés à la mère. La naxolone, médicament qui annule les effets des opioïdes, doit être gardée à portée de main si BuTrans est utilisé dans cette population.
7.1.3 Enfants (< 18 ans)
BuTrans n’a pas été étudié chez les enfants, et son administration n’est pas indiquée chez les patients de moins de 18 ans. L’innocuité et l’efficacité de BuTrans chez les enfants n’ont pas été étudiées.
7.1.4 Personnes âgées (> 65 ans)
Le profil pharmacocinétique de BuTrans est similaire chez les sujets âgés en bonne santé et chez les sujets adultes plus jeunes en bonne santé. Chez les sujets âgés, les concentrations plasmatiques de buprénorphine tendaient à être plus élevées juste après le retrait de BuTrans. Lors d’une étude pharmacocinétique sur des volontaires en bonne santé, les concentrations plasmatiques moyennes de 88,11 pg/mL, à l’état stationnaire, au moment du retrait du timbre, ont atteint un pic de 90,77 pg/mL une heure après le retrait du timbre chez les adultes plus jeunes (n = 12). Trois heures après le retrait du timbre, les concentrations plasmatiques moyennes sont repassées en dessous de 88,11 pg/mL (c’est-à-dire 73,76 pg/mL).
Chez les sujets âgés en bonne santé (n = 12), les concentrations plasmatiques moyennes de 90,68 pg/mL lors du retrait du timbre ont atteint un pic de 99,56 pg/mL 12 heures après le retrait du timbre. Dix-huit heures après le retrait du timbre, les concentrations plasmatiques moyennes sont repassées en dessous de 90,68 pg/mL (c’est-à-dire 84,18 pg/mL) chez les sujets âgés en bonne santé. Par la suite, les deux groupes ont éliminé la buprénorphine à des vitesses similaires. Lors d’une étude d’innocuité évaluant le schéma d’augmentation des doses recommandé, la pharmacocinétique était similaire chez les sujets âgés en bonne santé et chez les sujets adultes plus jeunes en bonne santé.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les réactions indésirables graves pouvant être associées à un traitement par BuTrans dans le contexte d’une utilisation clinique sont identiques à celles observées avec les autres analgésiques opioïdes, notamment la dépression respiratoire (en particulier lorsqu’il est associé à d’autres dépresseurs du SNC) et l’hypotension. Il convient de faire preuve de prudence lorsque BuTrans est administré à des patients prenant des benzodiazépines ou d’autres produits agissant sur le SNC.
Les réactions indésirables observées au début du traitement par BuTrans lors des études cliniques sont identiques à celles fréquemment observées avec les autres analgésiques opioïdes (nausées, vomissements, étourdissements, somnolence, constipation, prurit et sécheresse buccale). La fréquence de ces événements dépend de la dose administrée, du tableau clinique, du degré de tolérance des opioïdes du patient et des facteurs spécifiques à la personne. Ils doivent être prévus et pris en charge lors du traitement par les analgésiques opioïdes.
Lors de six essais cliniques de détermination posologique randomisés, contrôlés par placebo et menés sur BuTrans, les effets indésirables les plus fréquemment observés étaient les suivants : anorexie, érythème au site d’application, réactions au site d’application, asthénie, constipation, étourdissements, sécheresse buccale, maux de tête, hyperhidrose, insomnie, nausées, somnolence et vomissements. Les effets indésirables liés à l’activité agoniste opioïde tendent à diminuer avec le temps, à l’exception de la constipation.
Un résumé des effets indésirables survenus à un taux d’incidence d’au moins 1 % lors des essais cliniques de détermination posologique randomisés, en groupes parallèles et contrôlés par placebo, figure dans le Tableau 3. Un résumé des effets indésirables survenus à un taux d’incidence d’au moins 1 % lors des essais cliniques de détermination posologique randomisés, de type croisé et contrôlés par placebo, figure dans le Tableau 4. Un résumé des effets indésirables survenus à un taux d’incidence d’au moins 1 % lors d’un essai clinique mené chez des patients qui toléraient un timbre BuTrans (5 à 20 mcg/h) et qui y répondaient pendant une phase de préinclusion de trois semaines maximum avant la randomisation figure dans le Tableau 5. Les tableaux contiennent tous les effets qui sont survenus plus fréquemment avec le traitement actif qu’avec le placebo, qu’ils soient considérés par l’investigateur clinique comme étant liés au médicament à l’étude ou non. Un résumé des effets indésirables moins fréquemment observés lors des essais cliniques figure après ces tableaux.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, les taux de réactions indésirables observés ne reflètent pas nécessairement la réalité; il ne faut pas non plus les comparer aux taux observés aux cours d’essais cliniques portant sur un autre médicament. Les informations sur les réactions indésirables observées au cours des essais cliniques sont utiles pour déterminer les effets indésirables liés à un médicament et les taux approximatifs.
Les fréquences des effets indésirables indiquées représentent la proportion de personnes sous traitement chez qui un effet indésirable est apparu au moins une fois, sans tenir compte de son imputabilité au traitement ou non. Un effet a été considéré comme apparaissant sous traitement s’il est survenu pour la première fois ou s’est aggravé pendant l’administration du traitement par rapport aux valeurs de départ. Les effets indésirables rapportés ont été classés d’après le Medical Dictionary for Regulatory Activities (MedDRA), version10.0 et sont groupés par classe, système et organe (CSO)
Tableau 3 Effets indésirables survenus à un taux d’incidence d’au moins 1 % lors des essais cliniques de détermination posologique en groupes parallèles (BP96-0604, BP99-0203, BP98-1201, BUP3002)
CSO Terme recommandé par le MedDRA | BuTrans (n = 392) | Placebo (n = 261) |
| Troubles de l’oreille et de la cochlée | ||
| Acouphène | 1,3 | 0,4 |
| Troubles oculaires | ||
| Vision trouble | 1,5 | 0,4 |
| Troubles gastro-intestinaux | ||
Nausées Constipation | 22,7 13,5 | 7,7 5,4 |
| Vomissements | 11,2 | 1,5 |
| Sécheresse buccale | 7,1 | 1,5 |
| Diarrhée | 3,1 | 1,9 |
| Maux d’estomac | 2,0 | 1,1 |
| Troubles d’ordre général et troubles au site d’administration | ||
| Prurit au site d’application | 15,1 | 11,9 |
| Œdème périphérique | 7,4 | 3,4 |
| Érythème au site d’application | 7,1 | 1,5 |
| Fatigue | 5,1 | 1,1 |
| Douleur au site d’application | 1,5 | 0,8 |
| Douleur | 1,5 | 1,5 |
| Pyrexie | 1,5 | 0,4 |
| Asthénie | 1,3 | 1,1 |
| Vésicules au site d’application | 1,0 | 0,0 |
| Infections et infestations | ||
| Infection urinaire | 2,6 | 2,3 |
| Grippe | 1,3 | 0,4 |
| Sinusite | 1,0 | 0,4 |
| Lésions, empoisonnement et complications chirurgicales | ||
| Chute | 3,8 | 1,5 |
| Lacération de la peau | 1,3 | 1,1 |
| Investigations |
| Augmentation de la pression artérielle | 1,0 | 0,4 | |
| Troubles du métabolisme et de la nutrition | |||
| Anorexie | 2,0 | 0,8 | |
| Troubles musculosquelettiques et troubles du tissu conjonctif | |||
| Douleurs dans les extrémités | 2,8 | 2,3 | |
| Douleur dorsale | 2,6 | 1,5 | |
| Enflure des articulations | 2,6 | 0,8 | |
| Arthralgie | 2,0 | 1,9 | |
| Spasmes musculaires | 1,3 | 0,8 | |
| Faiblesse musculaire | 1,0 | 0,4 | |
| Troubles du système nerveux | |||
| Étourdissements | 16,3 | 7,7 | |
| Céphalée | 16,1 | 11,5 | |
| Somnolence | 13,5 | 4,6 | |
| Hypoesthésie | 2,3 | 0,8 | |
| Paresthésie | 2,0 | 0,8 | |
| Tremblements | 2,0 | 0,4 | |
| Migraine | 1,0 | 0,8 | |
| Troubles psychiatriques | |||
| Insomnie | 2,8 | 1,9 | |
| Anxiété | 1,8 | 0,8 | |
| Dépression | 1,3 | 0,8 | |
| Agitation | 1,0 | 0,0 | |
| Désorientation | 1,0 | 0,4 | |
| Nervosité | 1,0 | 0,4 | |
| Troubles respiratoires, thoraciques et médiastinaux | |||
| Dyspnée | 2,8 | 1,1 | |
| Toux | 1,3 | 0,4 | |
| Troubles de la peau et des tissus sous-cutanés | |||
| Hyperhidrose | 4,3 | 1,1 | |
| Prurit | 4,1 | 0,8 | |
| Éruption cutanée | 2,0 | 1,1 | |
| Prurit généralisé | 1,5 | 0,8 | |
Tableau 4 Effets indésirables survenus à un taux d’incidence d’au moins 1 % lors des essais cliniques de détermination posologique de type croisé (020-006 et 020-007)
CSO Terme recommandé par le MedDRA | BuTrans (n = 146) | Placebo (n = 133) | |||
| Troubles cardiaques | |||||
| Palpitations | 3,4 | 0,8 | |||
| Troubles de l’oreille et de la cochlée | |||||
| Acouphène | 1,4 | 0,0 | |||
| Vertige | 1,4 | 0,0 | |||
| Troubles gastro-intestinaux | |||||
| Nausées | 45,9 | 18,0 | |||
| Constipation | 21,9 | 13,5 | |||
| Vomissements | 18,5 | 4,5 | |||
| Sécheresse buccale | 10,3 | 1,5 | |||
| Douleur abdominale supérieure | 3,4 | 2,3 | |||
| Reflux gastro-œsophagien pathologique | 1,4 | 0,0 | |||
| Troubles d’ordre général et troubles au site d’administration | |||||
| Prurit au site d’application | 25,3 | 24,8 | |||
| Asthénie | 12,3 | 8,3 | |||
| Fatigue | 9,6 | 3,0 | |||
| Œdème périphérique | 8,9 | 0,8 | |||
| Éruption cutanée au site d’application | 3,4 | 3,0 | |||
| Douleur au site d’application | 2,1 | 1,5 | |||
| Affection pseudo-grippale | 2,1 | 0,0 | |||
| Ecchymose au site d’application | 1,4 | 0,0 | |||
| Troubles du système immunitaire | |||||
| Urticaire | 1,4 | 0,0 | |||
| Infections et infestations | |||||
| Grippe | 2,1 | 1,5 | |||
| Infection urinaire | 2,1 | 0,8 | |||
| Troubles du métabolisme et de la nutrition | |||||
| Anorexie | 13,0 | 11,3 | |||
| Troubles musculosquelettiques et troubles du tissu conjonctif | |||||
| Myalgie | 2,1 | 0,0 | |||
| Raideur musculosquelettique | 1,4 | 0,8 | |||
| Troubles du système nerveux | |||||
| Étourdissements | 27,4 | 6,0 | |||
| Somnolence | 24,0 | 6,0 | |||
| Céphalée | 11,6 | 6,0 | |||
| Tremblements | 4,1 | 2,3 | |||
| Migraine | 2,7 | 1,5 |
| Paresthésie | 1,4 | 0,8 |
| Troubles psychiatriques | ||
| Agitation | 2,7 | 1,5 |
| Anxiété | 2,1 | 0,8 |
| Cauchemars | 1,4 | 0,8 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Hyperhidrose | 16,4 | 9,0 |
| Érythème | 1,4 | 0,0 |
| Prurit | 1,4 | 0,8 |
| Interventions chirurgicales et procédures médicales | ||
| Intervention endodontique | 1,4 | 0,0 |
| Troubles vasculaires | ||
| Bouffées de chaleur | 4,1 | 1,5 |
Tableau 5 - Effets indésirables survenus à un taux d’incidence d’au moins 1 % chez des patients tolérant un timbre BuTrans (5 - 20 mcg/h) pendant une phase de préinclusion de trois semaines maximum, avant la randomisation (étude BUP3012)
CSO Terme recommandé par le MedDRA | BuTrans (n = 164) | Placebo (n = 162) |
| Troubles gastro-intestinaux | ||
| Nausées | 8,9 | 8,9 |
| Constipation | 7,1 | 5,2 |
| Sécheresse buccale | 2,8 | 2,1 |
| Vomissements | 2,1 | 0,9 |
| Diarrhée | 1,5 | 1,5 |
| Douleur abdominale | 1,2 | 0,0 |
| Troubles d’ordre général et troubles au site d’administration | ||
| Prurit au site d’application | 4,6 | 3,4 |
| Œdème périphérique | 3,4 | 0,6 |
| Érythème au site d’application | 3,1 | 1,5 |
| Fatigue | 2,5 | 1,5 |
| Éruption cutanée au site d’application | 2,1 | 0,6 |
| Infections et infestations | ||
| Infection urinaire | 1,2 | 0,3 |
| Troubles musculosquelettiques et troubles du tissu conjonctif | ||
| Dorsalgie | 2,5 | 2,1 |
| Douleurs dans les extrémités | 1,2 | 1,2 |
| Troubles du système nerveux | ||
| Étourdissements | 6,1 | 3,7 |
| Troubles psychiatriques | ||
| Anxiété | 1,2 | 0,3 |
Lors d’essais cliniques comparant BuTrans à des témoins actifs, les effets attendus des opioïdes (nausées, vomissements, sécheresse buccale, prurit, étourdissements, somnolence), au début du traitement chez des personnes ne tolérant pas les opioïdes, ont atteint leur maximum un à deux jours après l’application de BuTrans et se sont généralement atténués après une utilisation prolongée.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les experts cliniques ont consigné les effets indésirables associés à l’exposition en utilisant la terminologie de leur choix. Par conséquent, il est impossible de fournir une estimation explicite de la proportion de personnes chez qui les effets indésirables sont apparus sans classer les effets indésirables de même type dans un nombre plus petit de catégories d’événements standardisées.
Les événements énumérés ci-après représentent les effets indésirables apparus sous traitement pendant le programme de développement clinique de la buprénorphine, chez 5 561 patients au total, lors d’essais cliniques de phase III contrôlés et ouverts. Les événements énumérés dans les tableaux 3 à 5 sont exclus de cette liste.
Soulignons que, même si les événements signalés sont apparus pendant le traitement à la buprénorphine, ils n’en résultent pas forcément. Les événements sont classés par systèmes et appareils de l’organisme et énumérés selon les critères suivants : fréquent : effets indésirables apparus une ou plusieurs fois chez au moins 1 patient sur 100, mais chez moins de 1 patient sur 10; peu fréquent : effets indésirables apparus chez moins de 1 patient sur 100, mais chez au moins 1 patient sur 1 000; rare : effets indésirables apparus chez moins de 1 patient sur 1 000, mais chez plus de 1 patient sur 10 000; et très rare : effets indésirables apparus chez moins de 1 patient sur 10 000.
Troubles sanguins et du système lymphatique :
Peu fréquent : anémie, lymphadénopathie.
Rare : leucocytose.
Troubles cardiaques :
Peu fréquent : angine de poitrine, fibrillation auriculaire, bradycardie, insuffisance cardiaque congestive, infarctus du myocarde, tachycardie.
Rare : syndrome coronarien aigu, infarctus du myocarde aigu, angine instable, arythmie, premier degré du bloc auriculo-ventriculaire, bloc de branche gauche, flutter cardiaque, cardiomégalie, coronaropathie, extrasystoles, bradycardie sinusale, extrasystoles supraventriculaires, extrasystoles ventriculaires.
Troubles de l’oreille et de la cochlée :
Peu fréquent : obstruction du conduit auditif par du cérumen, otalgie.
Rare : gêne aux oreilles, hémorragie de l’oreille, troubles de l’oreille interne, épanchement de l’oreille moyenne, otorrhée, hyperémie de la membrane tympanique.
Troubles endocriniens :
Rare : hyperthyroïdie, hypothyroïdie.
Troubles oculaires :
Peu fréquent : cataracte, conjonctivite, sécheresse oculaire, prurit oculaire, gonflement des yeux, vision trouble.
Rare : asthénopie, blépharospasme, hémorragie conjonctivale, diplopie, trouble oculaire, irritation oculaire, douleurs oculaires, irritation des paupières, augmentation du larmoiement, opacité du cristallin, myosis, myopie, hyperémie oculaire, photopsie, réduction de l’acuité visuelle, troubles de la vue.
Troubles gastro-intestinaux :
Fréquent : dyspepsie.
Peu fréquent : gêne abdominale, ballonnement abdominal, douleur abdominale inférieure, polype colique, caries, dysphagie, flatulences, intoxication alimentaire, ulcère gastrique, gastrite, hémorroïdes, gonflement des lèvres, douleurs buccales, hémorragie rectale, maux de dents.
Rare : hématome abdominal, hernie abdominale, masse abdominale, abdomen sensible à la palpation, colite, maladie de Crohn, diverticule, éructations, décoloration des selles, selles dures, selles fréquentes, hémorragie gastro-intestinale, douleurs gastro-intestinales, douleurs gingivales, émission de selles sanglantes, hémorragie hémorroïdaire, hernie hiatale, hypoesthésie orale, iléus, hernie inguinale, occlusion intestinale, côlon irritable, ulcération de la bouche, spasme œsophagien, gêne buccale, vésication de la muqueuse buccale, pancréatite, paresthésie orale, ulcère gastroduodénal, haut-le-cœur, stomatite, gonflement de la langue, trouble dentaire, hernie ombilicale.
Troubles d’ordre général et troubles au site d’administration :
Fréquent : irritation au site d’application, douleur thoracique.
Peu fréquent : dermatite au site d’application, suppuration au site d’application, décoloration au site d’application, sécheresse au site d’application, excoriation au site d’application, desquamation au site d’application, inflammation au site d’application, œdème au site d’application, papules au site d’application, paresthésie au site d’application, réaction au site d’application, croûte au site d’application, gonflement au site d’application, malaise pulmonaire, frissons, syndrome de sevrage, hausse d’énergie, sensation étrange, sensation de chaleur, sensation d’énervement, troubles de la démarche, irritabilité, malaise, œdème, soif.
Rare : anesthésie du site d’application, saignement au site d’application, hypersensibilité au site d’application, induration au site d’application, odeur au site d’application, perspiration au site d’application, urticaire au site d’application, chaleur au site d’application, douleur axillaire, kyste, gêne, œdème du visage, douleur faciale, sensation de froid, sensation de chaud et froid, sensation de relâchement, œdème généralisé, hernie, faim, analgésie insuffisante, inflammation, douleur inflammatoire, gonflement localisé, masse aux extrémités inférieures, œdème qui prend le godet, amélioration d’une pathologie préexistante, sensation d’oppression, mollesse, gonflement, intolérance à la température, réponse thérapeutique inattendue.
Troubles hépato-biliaires :
Rare : colique biliaire, cholécystite, cholécystite aiguë, calculs biliaires, trouble de la vésicule biliaire.
Troubles du système immunitaire :
Peu fréquent : réaction allergique (y compris une enflure oro-pharyngée et une enflure de la langue), hypersensibilité, allergie saisonnière.
Rare : hypersensibilité médicamenteuse.
Infections et infestations :
Fréquent : bronchite, rhino-pharyngite, infection des voies respiratoires supérieures.
Peu fréquent : pustules au site d’application, cellulite, cystite, diverticulite, infection auriculaire, infection oculaire, folliculite, mycose, gastro-entérite, gastro-entérite virale, zona, infection rénale, laryngite, infection localisée, infection des voies respiratoires inférieures, herpès buccal, otite moyenne, pharyngite, pharyngite à streptocoque, pneumonie, abcès dentaire, infection dentaire, infection virale.
Rare : abcès, cellulite au site d’application, infection au site d’application, teigne corporelle, mycose cutanée, furoncle, infection gingivale, infection à Helicobacter, herpès, kyste sébacé infecté, labyrinthite, pneumonie lobaire, mastoïdite, onychomycose, candidose buccale, mycose buccale, ostéomyélite, otite externe, infection des voies respiratoires, rhinite, sepsie, candidose cutanée, infection staphylococcique, pied d’athlète, amygdalite, candidose vaginale, infection vaginale, infection virale des voies respiratoires supérieures, mycose vulvo-vaginale, vulvo-vaginite, infection des plaies.
Lésions, empoisonnement et complications chirurgicales :
Peu fréquent : morsure d’arthropode, lésion dorsale, contusion, excoriation, fracture du pied, blessure, luxation articulaire, lésion articulaire, entorse articulaire, lésion d’un membre, claquage musculaire, douleur chirurgicale, accident de la circulation, brûlure thermique.
Rare : accident, morsure d’animal, piqûre d’arthropode, morsure, commotion, abrasion cornéenne, épicondylite, lésion oculaire, fracture d’os de la face, corps étranger dans l’œil, fracture de la main, traumatisme crânien, fracture de la hanche, lacération, rupture de ligament, fracture d’un membre inférieur, réaction à la zone du dispositif médical, lésion du ménisque, blessure à la bouche, lésion au cou, fracture de côtes, égratignure, lésion squelettique, coup de soleil, dent cassée, fracture d’un membre supérieur, coup du lapin, fracture du poignet.
Investigations :
Peu fréquent : augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, augmentation du taux de créatinine dans le sang, augmentation de la glycémie, diminution de la kaliémie, augmentation de la kaliémie, diminution du taux de sodium dans le sang, augmentation du taux de triglycérides dans le sang, augmentation du taux d’urée dans le sang, augmentation de l’uricémie, urines sanglantes, augmentation de la température corporelle, souffle cardiaque, glycosurie, diminution de l’hématocrite, diminution du taux d’hémoglobine, élévation du rythme cardiaque, test de la fonction hépatique anormal, perte de poids, prise de poids, augmentation de la numération leucocytaire.
Rare : augmentation du taux de phosphatase alcaline, augmentation du taux de bilirubine dans le sang, diminution du taux de chlorure dans le sang, augmentation de la cholestérolémie, diminution de la glycémie, augmentation du taux de lacticodéshydrogénase dans le sang, diminution de la tension artérielle, augmentation de la pression artérielle diastolique, présence de l’hormone stimulant la thyroïde dans le sang, fluctuation de la température corporelle, bruit respiratoire anormal, diminution du taux de gaz carbonique, correction de l’espace QT de l’électrocardiogramme, onde T de l’électrocardiogramme anormale, diminution de la numération d’éosinophiles, augmentation du taux de gamma-glutamyl-transférase, diminution du pH gastrique, augmentation du taux d’hémoglobine, rythme cardiaque irrégulier, détection de Helicobacter pylori, augmentation des enzymes hépatiques, augmentation de la numération lymphocytaire, diminution de la numération des neutrophiles, diminution de la numération plaquettaire, augmentation de la numération plaquettaire, examen de la prostate anormal, protéinurie, diminution de la numération des érythrocytes, diminution de la fréquence respiratoire, analyse d’urine anormale, présence de corps cétoniques dans les urines, diminution du débit urinaire, présence de leucocytes dans les urines.
Troubles du métabolisme et de la nutrition :
Peu fréquent : perte d’appétit, déshydratation, diabète sucré, rétention d’eau, goutte, hypercholestérolémie, hyperglycémie, hyperlipidémie, hypokaliémie.
Rare : contrôle insuffisant du diabète sucré, diabète sucré non insulinodépendant, déséquilibre électrolytique, hyperkaliémie, hyperphagie, hypertriglycéridémie, hyperuricémie, hypoglycémie, hyponatrémie, hypovolémie, augmentation de l’appétit, intolérance au lactose, malnutrition.
Troubles musculosquelettiques et troubles du tissu conjonctif :
Fréquent : douleur musculosquelettique, douleur au cou.
Peu fréquent : arthrite, douleur osseuse, bursite, costochondrite, exostose, douleur au flanc, douleur dans l’aine, protrusion d’un disque intervertébral, crépitation articulaire, diminution de l’amplitude des mouvements articulaires, raideur articulaire, contraction musculaire, douleur thoracique musculosquelettique, ostéoarthrose, douleur à la mâchoire, syndrome de la coiffe des rotateurs, tendinite.
Rare : arthropathie, oignon, coccydynie, fibromyalgie, épanchement articulaire, sténose lombaire, crispation musculaire, gêne musculosquelettique, trouble musculosquelettique, ostéoporose, périarthrite, fasciite plantaire, polyarthrite rhumatoïde, sensation de lourdeur, kyste synovial, doigt à ressort.
Néoplasmes bénins, malins et non spécifiés (y compris les kystes et les polypes) :
Rare : carcinome basocellulaire, néoplasme bénin du sein, lipome, kératose séborrhéique, cancer de la peau.
Troubles du système nerveux :
Peu fréquent : amnésie, trouble de l’équilibre, sensation de brûlure, syndrome du canal carpien, coordination anormale, perturbation de l’attention, dysarthrie, dysgueusie, léthargie, affaiblissement de la mémoire, affaiblissement mental, neuropathie périphérique, sciatique, sédation, céphalée due à la sinusite, syncope, céphalée de tension, accès ischémiques transitoires.
Rare : agueusie, sténose carotidienne, accident vasculaire cérébral, convulsion, baisse du niveau de conscience, vertige postural, paralysie faciale, fourmillement, hypersomnie, hyperalgésie, hypoesthésie, hyporéflexie, compression nerveuse, névralgie, neuropathie, mauvaise qualité de sommeil, présyncope, syndrome des jambes sans repos, hémorragie sous-arachnoïdienne.
Troubles psychiatriques :
Peu fréquent : rêves étranges, état de confusion, dépersonnalisation, humeur dépressive, humeur euphorique, hallucination, diminution de la libido, sautes d’humeur, attaques de panique.
Rare : labilité, anorgasmie, trouble anxieux, pleurs, délire, insomnie du début de la nuit, abattement, perte de libido, dépression majeure, changement d’humeur, dépendance à la nicotine, paranoïa, psychose, agitation, troubles du sommeil, stress, tension, pensées anormales, tic.
Troubles rénaux et urinaires :
Peu fréquent : dysurie, hématurie, miction impérieuse, lithiase rénale, pollakiurie, miction difficile, rétention d’urine.
Rare : insuffisance prérénale aiguë, spasme de la vessie, chromaturie, incontinence, diminution de la fréquence des mictions, nycturie, polyurie, protéinurie, kyste du rein, insuffisance rénale, insuffisance rénale aiguë, douleur rénale, incontinence urinaire.
Troubles de l’appareil reproducteur et des seins :
Peu fréquent : masse dans le sein, dysménorrhée, dysérection.
Rare : hyperplasie prostatique bénigne, écoulement mammaire, douleur mammaire, tension mammaire, éjaculation tardive, trouble de l’éjaculation, aspermatisme, éruption cutanée génitale, menstruation irrégulière, métrorragie, douleur pelvienne, priapisme, trouble de la prostate, prostatite, dysfonction sexuelle, écoulement vaginal, hémorragie vaginale.
Troubles respiratoires, thoraciques et médiastinaux :
Fréquent : douleur pharyngo-laryngienne.
Peu fréquent : asthme, maladie pulmonaire obstructive chronique, épistaxis, hoquet, hyperventilation, hypoxie, congestion nasale, trouble respiratoire, congestion des voies respiratoires, rhinite allergique, rhinorrhée, congestion des sinus, éternuements, congestion des voies respiratoires supérieures, respiration sifflante, bâillements.
Rare : sinusite allergique, bronchospasme, gorge sèche, dysphonie, dyspnée d’effort, emphysème, gêne nasale, sécheresse nasale, hypersécrétion des sinus de la face, érythème pharyngien, épanchement pleural, écoulement post-nasal, toux productive, embolie pulmonaire, hypertension artérielle pulmonaire, œdème pulmonaire, râles, insuffisance respiratoire, ronchus, trouble des sinus, irritation de la gorge, serrement de gorge.
Troubles de la peau et des tissus sous-cutanés :
Peu fréquent : acné, alopécie, vésicule, sueur froide, dermatite, eczéma allergique, eczéma de contact, sécheresse cutanée, eczéma, sueurs nocturnes, psoriasis, éruption érythémateuse, éruption cutanée généralisée, éruption papuleuse, éruption prurigineuse, irritation cutanée, lésion cutanée, gonflement du visage.
Rare : œdème de Quincke, escarre de décubitus, kyste dermique, ecchymose, érythème calorique, hyperkératose, hypoesthésie faciale, ongle incarné, pétéchies, horripilation, éruption maculaire, sensation de brûlure, décoloration cutanée, desquamation de la peau, ulcère cutané.
Très rare : pustules, vésicules.
Conditions sociales :
Peu fréquent : toxicomanie.
Rare : ménopause.
Interventions chirurgicales et procédures médicales :
Rare : arthroplastie du genou, extraction dentaire, réparation dentaire.
Troubles vasculaires :
Fréquent : hypertension, vasodilatation.
Peu fréquent : bouffées vasomotrices, hématome, hypotension.
Rare : anévrisme de l’aorte, thrombose veineuse profonde, crise d’hypertension, hypotension orthostatique, pâleur, varice.
8.5 Effets indésirables observés après la commercialisation
En plus des effets indésirables rapportés lors des essais cliniques, les événements suivants ont été identifiés lors de l’utilisation après la commercialisation de BuTrans. Puisque ces réactions sont annoncées volontairement d’une population de taille inconnue, il n’est pas toujours possible d’évaluer de manière fiable leur fréquence ou d’établir une relation de cause à effet avec l’exposition au médicament.
Troubles d’ordre général et troubles au site d’administration : Syndrome de sevrage néonatal associé aux opioïdes.
Déficit androgénique : L’utilisation chronique d’opioïdes peut avoir un effet sur l’axe hypothalamo-hypophyso-gonadique, entraînant un déficit androgénique pouvant se manifester par une baisse de la libido, une impuissance, une dysfonction érectile, une aménorrhée ou une infertilité. Le rôle des opioïdes dans le syndrome clinique de l’hypogonadisme est inconnu parce que les différentes sources de stress médicales, physiques, psychologiques et associées au mode de vie qui peuvent influer sur les taux d’hormones sexuelles ont été mal maîtrisées dans les études qui ont été menées jusqu’à maintenant. Les patients présentant des symptômes de déficit androgénique doivent être soumis à des analyses de laboratoire.
Troubles gastro-intestinaux : Des cas de dysfonctionnement œsophagien induit par les opioïdes diagnostiqués par manométrie ont été signalés chez des patients prenant des opioïdes sur une longue période, et dans certains cas, dans les semaines ou les mois suivant le début du traitement. Les symptômes œsophagiens les plus courants semblent être la dysphagie, le reflux gastro-œsophagien et une douleur à la poitrine.
Troubles du système immunitaire : Choc anaphylactique.
Troubles métaboliques et nutritionnels : Hypoglycémie. Des cas d’hypoglycémie ont été signalés chez des patients prenant des opioïdes. La plupart des cas ont été signalés chez des patients qui présentaient au moins un facteur prédisposant (p. ex., diabète).
Troubles psychiatriques : Agressivité.
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
|
|---|
9.2 Aperçu des interactions médicamenteuses
Effets additifs des autres dépresseurs du SNC (y compris les benzodiazépines et l’alcool)
BuTrans doit être administré avec prudence aux patients qui prennent simultanément d’autres dépresseurs du SNC ou d’autres médicaments pouvant provoquer une dépression respiratoire, une hypotension, une sédation profonde ou susceptibles d’entraîner un coma. Ces produits comprennent les antidépresseurs, les antihistaminiques, les antipsychotiques, les anxiolytiques, les barbituriques, les sédatifs (y compris les benzodiazépines), les antiémétiques à action centrale, les gabapentinoïdes (gabapentine et prégabaline), le baclofène, la clonidine et les substances apparentées, les anesthésiques généraux, les neuroleptiques, les autres dérivés d’opioïdes (analgésiques et antitussifs), les phénothiazines et les sédatifs ou hypnotiques et l’alcool. L’administration concomitante de BuTrans et d’anticholinergiques ou de médicaments exerçant une activité anticholinergique (p. ex., antidépresseurs tricycliques, antihistaminiques, antipsychotiques, myorelaxants et antiparkinsoniens) peut accentuer les effets anticholinergiques indésirables. Lorsqu’une telle association médicamenteuse est prévue, une réduction importante de la dose d’un ou des deux produits doit être envisagée et les patients doivent être attentivement suivis (voir 7 Mises en garde et précautions, Système nerveux, Interactions avec des dépresseurs du SNC [y compris les benzodiazépines et l’alcool]). Les patients doivent également être avertis que ces associations augmentent la dépression du système nerveux central et qu’il peut être dangereux de conduire des véhicules et d’utiliser des machines (voir 7 Mises en garde et précautions, Conduite et utilisation de machines). Il faut déconseiller aux patients de consommer de l’alcool pendant l’utilisation de BuTrans, car cela peut augmenter les risques d’apparition d’effets secondaires dangereux.
9.3 Interactions médicament-comportement
La consommation concomitante d’alcool est à éviter (voir 7 Mises en garde et précautions, Généralités).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Inhibiteurs du CYP3A4 : La buprénorphine est principalement métabolisée par glycuroconjugaison, et dans une moindre mesure (environ 30 %) par le CYP3A4. L’association d’inhibiteurs du CYP3A4 (p. ex., ritonavir, kétoconazole, itraconazole, triacétyloléandomycine, clarithromycine, nelfinavir, néfazodone, vérapamil, diltiazem, amiodarone, amprénavir, fosamprénavir, aprépitant, fluconazole, érythromycine et jus de pamplemousse) peut entraîner une augmentation des concentrations plasmatiques de buprénorphine accompagnée d’une augmentation de la toxicité liée à la dose, pouvant provoquer, notamment, une dépression respiratoire mortelle (voir 7 Mises en garde et précautions, Administration concomitante d’inhibiteurs du CYP3A4). L’interaction entre la buprénorphine et les inducteurs de l’enzyme CYP3A4 n’a pas été étudiée. L’administration concomitante de BuTrans et d’inducteurs d’enzymes (par exemple, phénobarbital, carbamazépine, phénytoïne et rifampicine) pourrait entraîner une augmentation de la clairance qui réduirait l’efficacité du médicament.
Inhibiteurs de la MAO : Les IMAO intensifient les effets des médicaments opioïdes, ce qui peut entraîner de l’anxiété, de la confusion et une dépression respiratoire. La buprénorphine est contre-indiquée chez les patients recevant des IMAO ou qui les ont utilisés dans les quatorze jours (voir 2 Contre-indications et 7 Mises en garde et précautions).
Warfarine : On constate une élévation potentielle de l’IRN chez les patients qui prennent simultanément de la warfarine et de la buprénorphine.
Anesthésiques : Les diminutions de la circulation sanguine du foie provoquées par certains anesthésiques généraux (p. ex., halothane) et par d’autres médicaments peuvent entraîner une chute du taux d’élimination hépatique de la buprénorphine.
Flunitrazépam : Des décès ont été signalés chez les toxicomanes lorsque la buprénorphine a été associée au flunitrazépam. Cette interaction médicamenteuse fâcheuse ne peut pas s’expliquer par une interaction médicamenteuse pharmacocinétique entre médicaments. Il convient de faire preuve de prudence lors de l’administration concomitante de buprénorphine et de flunitrazépam. En outre, une diminution des doses de l’un ou des deux médicaments doit être envisagée.
Agents sérotoninergiques : L’administration concomitante de buprénorphine et d’un agent sérotoninergique, comme un inhibiteur sélectif du recaptage de la sérotonine ou un inhibiteur du recaptage de la sérotonine et de la noradrénaline, peut augmenter le risque de syndrome sérotoninergique, trouble potentiellement mortel (voir 7 Mises en garde et précautions, Système nerveux).
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions entre le médicament et les épreuves de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
La buprénorphine est un agoniste partiel lipophile dont l’activité est puissante au niveau du récepteur opioïde μ. La buprénorphine, administrée par voie sous-cutanée à des doses pouvant atteindre 1,0 mg, entraîne une analgésie liée à la dose. Son mécanisme exact d’analgésie n’est pas connu, mais il implique une liaison aux récepteurs opioïdes μ dans le système nerveux central (SNC) et les tissus périphériques. Il est possible que la substance modifie également le seuil de la douleur (seuil des extrémités des nerfs afférents aux stimulus nuisibles). La buprénorphine est hautement lipophile et se lie avec une grande affinité aux récepteurs opioïdes μ, κ et δ. La buprénorphine se lie au récepteur μ et s’en dissocie de façon lente, ce qui peut expliquer la durée prolongée de l’analgésie et, en partie, le risque limité de dépendance physique au médicament, mais aussi pourquoi l’administration d’un antagoniste narcotique (par exemple, la naloxone) ne neutralise pas facilement la dépression respiratoire, le cas échéant.
La buprénorphine est également un antagoniste du récepteur kappa, mais la pertinence clinique de cette découverte n’a pas été établie. Comme c’est le cas avec les autres agonistes opioïdes, l’administration par voie intraveineuse de buprénorphine peut augmenter la pression du liquide céphalorachidien, modifier l’état mental et provoquer une torpeur ou une amnésie.
La buprénorphine réduit la pression artérielle et son mécanisme d’action est similaire à celui des autres opioïdes.
On associe aux opioïdes des effets sur le système nerveux central entraînant des modifications du cortisol plasmatique, de l’hormone de croissance et du système immunitaire. On ignore la signification clinique de ces changements provoqués par les opioïdes chez l’homme.
Comme c’est le cas avec les autres opioïdes, la buprénorphine peut provoquer des nausées, des vomissements et une constipation. La prise d’opioïdes peut également entraîner une augmentation de la pression dans les voies biliaires provoquée par un spasme du sphincter d’Oddi.
Chez certains patients, la buprénorphine provoque un myosis lié à la dose et entraîne une rétention urinaire.
10.2 Pharmacodynamie
La buprénorphine est un opioïde narcotique lipophile, agoniste partiel et semi-synthétique, dérivé de l’oripavine. La buprénorphine agit en qualité d’agoniste partiel sur les récepteurs μ et d’antagoniste sur les récepteurs kappa (κ). La buprénorphine se lie également au récepteur de l’orphanine (nociceptine), où elle agit en qualité d’agoniste complet.
La buprénorphine se lie aux récepteurs opiacés avec une puissance supérieure à celle de la morphine. Lors d’une étude de liaison utilisant des récepteurs recombinants humains, la buprénorphine présentait un K1 de 1,33 nmol au récepteur μ alors que, selon une publication, la morphine présente un K1 de 230 nmol, ce qui montre une puissance relative plus de 100 fois supérieure. La buprénorphine se lie également au récepteur κ avec un K1 de 0,157 nmol, au récepteur δ avec un K1 de 1,9 nmol et au récepteur de l’orphanine (nociceptine) avec un K1 de 128 nmol. La buprénorphine agit en qualité d’agoniste partiel, ce qui concorde avec les analyses moléculaires qui montrent que seulement 66 % de l’activité de l’agoniste complet augmente la liaison avec [35S]GTPyS. On suppose que la buprénorphine se dissocie lentement de son récepteur une fois qu’elle y est liée (un prétraitement avec un antagoniste narcotique peut éviter les effets pharmacologiques, mais une fois qu’ils se sont produits, il n’est pas facile de les inverser par l’administration d’un antagoniste narcotique). Dans la plupart des études in vivo, la buprénorphine est 10 à 100 fois plus puissante que la morphine, ce qui concorde avec la puissance de liaison relative de la buprénorphine au récepteur μ. Les effets pharmacologiques observés après l’administration de buprénorphine sont cohérents avec la pharmacologie connue des opioïdes.
Les études expérimentales sur les animaux ont montré un fléchissement de la courbe de relation dose-effet représentant les effets de la buprénorphine sur la respiration. On ignore la pertinence de cet effet à des doses analgésiques chez l’homme.
Appareil cardiovasculaire
Les données in vitro laissent supposer que la buprénorphine est un inhibiteur du canal potassique cardiaque humain encodé par le gène hERG, bien que les concentrations soient plus élevées que celles utilisées dans un cadre clinique. On ignore la pertinence clinique de cette découverte.
Système endocrinien
Les opioïdes peuvent également influencer les axes hypothalamo-hypophyso-surrénalien ou hypothalamo-hypophyso-gonadique, y compris une augmentation de la concentration sérique de prolactine et une diminution de la concentration plasmatique de cortisol et de testostérone, ce qui peut se manifester par des symptômes cliniques.
Système immunitaire
Les études in vitro et les études expérimentales sur les animaux indiquent divers effets des opioïdes naturels, comme la morphine, sur les composants du système immunitaire; la signification clinique de ces résultats est inconnue. On ignore si la buprénorphine, un opioïde semi-synthétique, a des effets semblables à ceux de la morphine sur le système immunitaire.
10.3 Pharmacocinétique
La composition des quatre timbres de BuTrans (5, 10, 15, 20) est identique. Seule leur taille change. La quantité de buprénorphine libérée par chaque timbre en une heure est proportionnelle à la superficie de ce dernier. La peau fait office de barrière limitant la diffusion du timbre dans le courant sanguin. Le passage à travers la peau a été déterminé au cours de deux études à l’aide de trois méthodes d’analyse différentes fournissant chacune des résultats similaires. Sur une période d’application de sept jours, le flux de buprénorphine des timbres BuTrans 5, 10 et 20 a été établi à 5, 10 et 20 mcg/h, respectivement.
Chaque timbre transdermique BuTrans libère une dose régulière de buprénorphine pendant sept jours (voir Figure 2). Lors de la première application, on atteint un état stationnaire des concentrations au bout de trois jours.
Figure 2 – Concentrations plasmatiques de buprénorphine (pg/mL) chez des sujets en bonne santé
Moyenne (erreur-type ± 1,5), application de BuTrans 10 pendant 7 jours (n = 23) |
|---|
Les timbres BuTrans 5, 10 et 20 provoquent des augmentations proportionnelles à la dose en termes d’exposition totale (ASC) sur une période d’application de sept jours (voir le Tableau 6). Les concentrations plasmatiques à l’état stationnaire proportionnelles à la dose se sont maintenues avec l’application de BuTrans pendant une période pouvant atteindre 60 jours et il n’y a pas eu d’accumulation de buprénorphine dans le plasma (voir la Figure 3). Après le retrait de BuTrans, les concentrations de buprénorphine diminuent initialement d’environ 50 % en 12 heures (fourchette de 10 à 24 heures). Par conséquent, il a été établi que la demi-vie d’élimination moyenne variait de 30 à 45 heures.
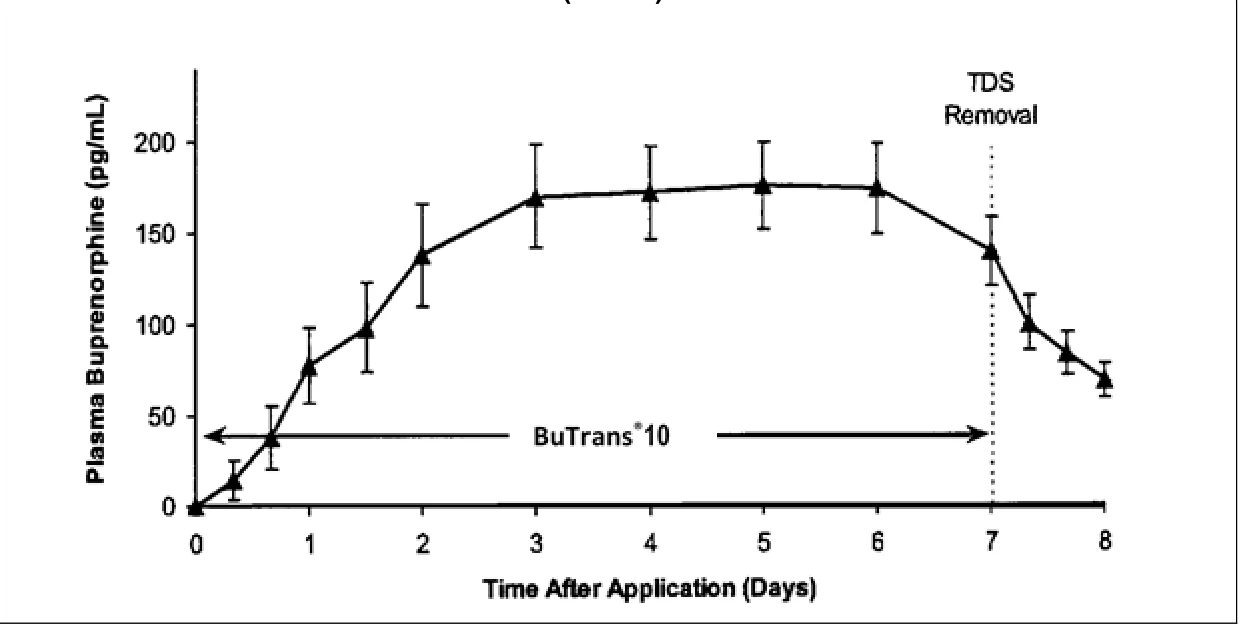 |
|---|
Tableau 6 – Résumé des mesures pharmacocinétiques de BuTrans chez des sujets en bonne santé (application unique de 7 jours) – Moyenne ± écart-type
| Dose | n | ASC (pg/h/mL) | Concentration moyenne (pg/mL) | Cmax (pg/mL) |
| BuTrans 5 | 12 | 12 647 ± 2 015 | 75,3 ± 12,0 | 176 ± 34 |
| BuTrans 10 | 12 | 24 311 ± 2 355 | 145 ± 14,0 | 191 ± 19 |
| BuTrans 15 | 9 | 51 106 ± 6 156 | 304 ± 36,6 | 471 ± 77 |
Figure 3 – Concentrations plasmatiques de buprénorphine (pg/mL)
| Moyenne (erreur-type ± 1,5), port des timbres BuTrans 5, 10 ou 20 pendant 60 jours avec renouvellement tous les 7 jours |
|---|
Site d’application : D’après une étude menée chez des patients en bonne santé, le profil pharmacocinétique de la buprénorphine libérée par BuTrans est similaire qu’il soit appliqué sur l’extérieur du bras, le haut de la poitrine, le haut du dos ou le côté de la poitrine (ligne axillaire, 5e espace intercostal).
Une étude a montré une augmentation de l’absorption chez des sujets en bonne santé appliquant BuTrans plusieurs fois de suite sur la même zone. C’est pour cela qu’il est conseillé de changer de site d’application.
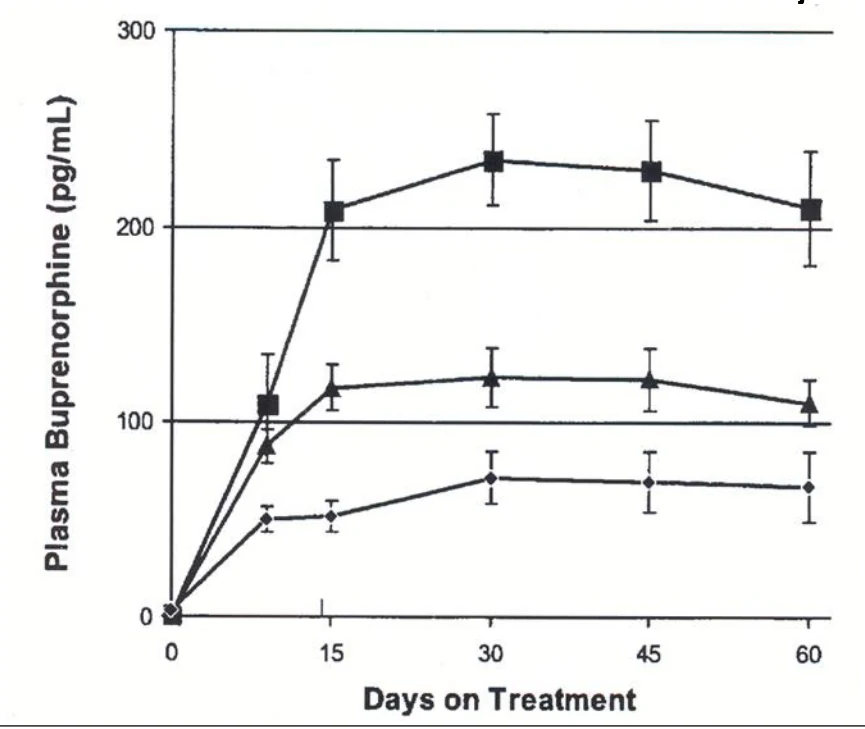 -■- BuTrans 20 (n = 85) -▲- BuTrans 10 (n = 92) -♦- BuTrans 5 (n = 82) |
|---|
Lors d’une étude menée sur des sujets en bonne santé, l’application d’un coussin chauffant directement sur le timbre BuTrans a provoqué une augmentation passagère comprise entre 26 et 55 % des concentrations de buprénorphine dans le sang. Les concentrations sont revenues à la normale dans les 5 heures suivant l’élimination de la source de chaleur. C’est pour cela qu’il est déconseillé d’appliquer une source de chaleur externe, comme un coussin chauffant, directement sur le timbre BuTrans. L’application d’un coussin chauffant sur un site d’application de BuTrans immédiatement après le retrait du timbre n’a pas modifié l’absorption du dépôt sous-cutané.
Absorption
Après l’application de BuTrans, le timbre libère la buprénorphine qui traverse la peau. Lors d’études pharmacologiques cliniques, le délai médian de libération par BuTrans 10 de concentrations de buprénorphine détectables (25 pg/mL) était d’environ 17 heures. La biodisponibilité absolue de BuTrans par rapport à l’administration i.v., après une application de sept jours, est d’environ 15 % pour toutes les doses (BuTrans 5, 10, 20). Après administration de doses sublinguales de buprénorphine comprises entre 4 et 16 mg, on a relevé des concentrations plasmatiques comprises entre 2 000 et 4 420 pg/mL. L’administration de buprénorphine par voie orale sublinguale entraîne des concentrations plasmatiques bien plus élevées que celles obtenues lors de l’application du timbre BuTrans 20 (471 pg/mL).
Distribution
La buprénorphine est liée à environ 96 % aux protéines plasmatiques. Les études sur la buprénorphine administrée par voie i.v. ont montré un volume de distribution élevé, entraînant une distribution importante de buprénorphine. Lors d’une étude menée sur des sujets en bonne santé recevant de la buprénorphine par voie i.v., le volume de distribution à l’état stationnaire était de 430 L, ce qui indique le volume de distribution élevé et la lipophilie de la substance.
Après administration par voie i.v., la buprénorphine et ses métabolites passent dans la bile et sont distribués en l’espace de quelques minutes dans le liquide céphalorachidien. Les concentrations de buprénorphine dans le liquide céphalorachidien semblent atteindre entre 15 % et 25 % des concentrations plasmatiques concomitantes.
Métabolisme et élimination
Le métabolisme de la buprénorphine dans la peau après l’application de BuTrans est négligeable. Après application transdermique, la buprénorphine est éliminée par métabolisme hépatique, avec élimination biliaire et rénale ultérieure des métabolites solubles. Le métabolisme hépatique, qui fait intervenir les enzymes CYP3A4 et UGT1A1/1A3, produit deux métabolites principaux, respectivement, la norbuprénorphine et la buprénorphine-3-O-glycuroconjugué. La norbuprénorphine est également glycuroconjuguée avant son élimination. La buprénorphine est également éliminée dans les selles. Après administration par voie intramusculaire de 2 mcg/kg, environ 70 % de la dose a été éliminée dans les selles au bout de sept jours. La clairance totale de la buprénorphine est d’environ 55 L/h chez les patients en période postopératoire.
La norbuprénorphine est le seul métabolite actif connu de la buprénorphine. Chez le rat, on a constaté qu’elle entraînait une dépression respiratoire, mais uniquement à des concentrations au moins cinquante fois supérieures à celles observées après l’application de BuTrans 20.
Les diminutions de la circulation sanguine du foie provoquées par certains anesthésiques généraux (par exemple, l’halothane) et par d’autres médicaments peuvent entraîner une chute du taux d’élimination hépatique de la substance. Le métabolisme et l’élimination de la buprénorphine ne dépendent pas uniquement du système enzymatique du CYP450; par conséquent, l’inhibition de l’enzyme CYP3A4 ne diminuerait pas la clairance de la buprénorphine par les voies autres que le CYP450, telles que la glycuroconjugaison directe. On ne prévoit pas que le métabolisme du contenu de BuTrans soit affecté par des doses habituelles de médicaments inhibant les voies du CYP450. D’après des études réalisées in vitro sur des microsomes et des hépatocytes humains, la buprénorphine ne semble pas présenter de risque d’inhibition du métabolisme faisant intervenir les isoenzymes CYP450, à des concentrations obtenues en utilisant BuTrans.
Test de provocation par endotoxines : Lors d’une étude croisée menée chez des sujets en bonne santé auxquels on a fait subir un test de provocation par endotoxines ou placebo pendant le port de BuTrans, l’ASC et la Cmax étaient similaires malgré une réaction physiologique aux endotoxines. Par conséquent, il est peu probable que les performances de BuTrans soient profondément affectées lors d’une maladie fébrile légère intercurrente.
Populations et états pathologiques particuliers
Troubles cardiovasculaires : Lors de deux études approfondies de l’espace QTc, les effets de BuTrans sur l’espace QT ont été évalués chez des volontaires en bonne santé. Aucune différence n’a été constatée entre BuTrans 10 mcg/h et le placebo. BuTrans 20 mcg/h n’a pas été étudié. BuTrans 40 mcg/h (dose non recommandée) a été associé à un allongement moyen de l’espace QT de 5,9 ms et de 6,64 ms par rapport au placebo.
On doit tenir compte de ces observations lors de la prise de décisions cliniques relatives à la prescription de BuTrans chez les patients atteints d’hypokaliémie ou de maladies cardiaques instables sur le plan clinique, y compris les suivantes : fibrillation auriculaire instable, bradycardie symptomatique, insuffisance cardiaque congestive instable ou ischémie myocardique évolutive. On doit éviter d’utiliser BuTrans chez les patients ayant des antécédents de syndrome du QT long ou dont un parent immédiat est atteint de cette affection, ou chez ceux prenant des médicaments antiarythmiques de classe IA (p. ex., la quinidine, la procaïnamide et la disopyramide) ou de classe III (p. ex., le sotalol et l’amiodarone).
Enfants (< 18 ans) : BuTrans n’a pas été étudié chez les enfants, et son administration n’est pas indiquée chez les patients de moins de 18 ans.
Personnes âgées (> 65 ans) : Le profil pharmacocinétique de BuTrans est similaire chez les sujets jeunes en bonne santé et chez les sujets plus âgés en bonne santé, bien que les concentrations plasmatiques de buprénorphine tendent à être plus élevées chez les sujets âgés que chez les sujets jeunes, juste après le retrait de BuTrans. Les deux groupes ont éliminé la buprénorphine à des vitesses similaires après le retrait du timbre.
Sexe : On n’a décelé aucune différence de concentrations plasmatiques de buprénorphine entre les hommes et les femmes traités par BuTrans.
Polymorphisme génétique : Aucune donnée disponible.
Origine ethnique : Aucune donnée disponible.
Insuffisance hépatique : Lors d’une étude pharmacocinétique au cours de laquelle la buprénorphine a été administrée par voie intraveineuse, on n’a décelé aucune différence de clairance de la buprénorphine entre les sujets atteints d’insuffisance hépatique légère à modérée et les sujets adultes non atteints. Ces données montrent qu’il n’est pas nécessaire d’ajuster la posologie lorsque BuTrans est administré à des patients atteints d’insuffisance hépatique légère à modérée.
Insuffisance rénale : Une étude pharmacocinétique a montré que les paramètres pharmacocinétiques de la buprénorphine étaient similaires chez les patients atteints d’une insuffisance rénale grave et chez les adultes non atteints. Cette étude a confirmé, avec l’administration de doses multiples, que l’accumulation des métabolites de la buprénorphine ne réduisait pas la clairance de la molécule mère lors d’une administration chronique. Par conséquent, aucun ajustement particulier de la dose de buprénorphine n’est nécessaire chez les patients atteints d’insuffisance rénale
Obésité : Aucune donnée disponible.
11 Conservation, stabilité et mise au rebut
Conserver entre 15 °C et 30 °C.
Ne pas congeler.
Élimination
BuTrans ne doit jamais être jeté dans les ordures ménagères. On recommande d’avoir recours au programme de récupération offert par les pharmacies pour l’élimination du médicament.
BuTrans doit être conservé dans un endroit sûr, comme un endroit fermé à clé et hors de la vue et de la portée des enfants, avant, pendant et après son utilisation. BuTrans ne doit pas être pris devant des enfants, car ceux-ci pourraient reproduire le geste.
Après son retrait, le timbre usagé doit être plié de façon à ce que la face adhésive se colle sur elle-même. Il faut ensuite l’emballer immédiatement de manière à prévenir toute exposition accidentelle, notamment aux enfants ou aux animaux de compagnie, et ce, jusqu’à ce qu’on puisse le retourner à la pharmacie à des fins d’élimination appropriée. Les patients doivent savoir que, si la couche adhésive du médicament entre accidentellement en contact avec une zone de peau, celle-ci doit être nettoyée à l’eau claire uniquement. Les timbres usagés renferment toujours une quantité importante de médicaments. Les timbres inutilisés doivent être retirés de leur emballage et pliés de façon à ce que la face adhésive se colle sur elle-même, puis éliminés de manière semblable aux timbres usagés. Le patient doit parler à son pharmacien au sujet des options de conservation temporaires, au besoin, jusqu’à ce que le médicament puisse être retourné au pharmacien à des fins d’élimination sécuritaire.
12 Instructions particulières de manipulation du produit
BuTrans doit être conservé dans un endroit sûr, hors de la vue et de la portée des enfants avant et après utilisation. N’en donnez à personne. Les timbres BuTrans ne doivent pas être fragmentés, coupés ou endommagés de quelque façon que ce soit.
La buprénorphine contenue dans BuTrans est présentée sous forme de timbres transdermiques conditionnés sous emballage hermétique. Si la couche adhésive du médicament entre accidentellement en contact avec une zone de peau autre que le site d’application prévu, la zone en question doit être nettoyée à l’eau. N’utilisez pas de savon, d’alcool ou d’autres solvants pour retirer l’adhésif, car ces produits peuvent accroître l’absorption du médicament. Lorsque vous retirez le timbre BuTrans usagé, pliez-le sur lui-même et jetez-le (consultez un pharmacien au sujet des moyens de jeter le produit).
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la
substance médicamenteuse : buprénorphine
Nom chimique : (2S)-2-[(–)-(5R, 6R, 7R, 14S)-9a-cyclopropylméthyl-4,5-époxy-3-hydroxy-6-méthoxy-6,14-éthanomorphinan-7-yl]-3,3-diméthylbutan-2-ol
Formule moléculaire et masse moléculaire : C29H41NO4, 467,6 g/mole
Formule développée :
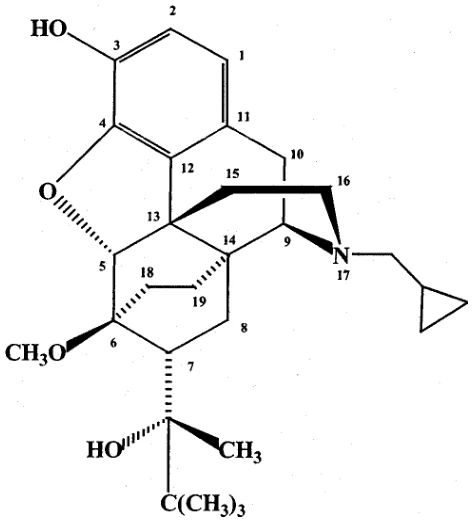
Propriétés physicochimiques : La buprénorphine est un analgésique opioïde.
Caractéristiques du produit
Description physique : Poudre cristalline de couleur blanche ou blanchâtre.
Solubilité : Très légèrement soluble dans l’eau. Librement soluble dans l’acétone. Soluble dans le méthanol, l’éthanol et l’oxyde de diéthyle. Légèrement soluble dans le cyclohexane.
14 Études cliniques
14.1 Études cliniques par indication
L’innocuité et l’efficacité de BuTrans (timbre transdermique de buprénorphine) ont été évaluées chez 797 patients traités par BuTrans dans le cadre de cinq essais cliniques pivots portant sur la prise en charge de deux types de douleurs persistantes : l’ostéoarthrose et la lombalgie.
Tableau 7 – Résumé des données démographiques sur les patients des essais cliniques portant sur la douleur chronique
| Nº de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (éventail) | Sexe |
Étude nº 1 (BP96-0604) | Étude de détermination posologique contrôlée par placebo et à 3 groupes parallèles chez des patientsa souffrant de douleur dorsale chronique : les patients ont été randomisés pour recevoir BuTrans ou des comprimés d’oxycodone/ d’acétamino-phène ou le placebo | Timbre transdermique BuTrans 5, 10 ou 20 mcg/h ou comprimés d’oxycodone à 5 mg / d’acétaminophène à 325 mg (quatre fois par jour) ou le placebo Durée : 12 semaines | 134 BuTrans (46) Oxycodone / Acétaminophèn e (43) Placebo (45) | 52 (19-85) | Hommes : 54 Femmes : 80 |
Étude 2 (020-007) | Étude de détermination posologique croisée, randomisée, avec inversion de traitement et contrôlée par placebo : des patients souffrant de douleur dorsale chronique ont été randomisés pour recevoir BuTrans ou le placebo | Timbre(s) transdermique(s) BuTrans 10, 20 ou 40 (2 x 20) mcg/h ou le placebo Analgésiques supplémentaires : acétaminophène 325 mg à prendre au besoin, max. 12 comprimés/jour Durée : 8 semaines (4 semaines/phase) | 78 BuTrans (73) Placebo (68) | 51 (27-77) | Hommes : 31 Femmes : 47 |
| Nº de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (éventail) | Sexe |
Étude 3 (020-006) | Étude de détermination posologique croisée, randomisée, avec inversion de traitement et contrôlée par placebo : des patients souffrant de douleur dorsale chronique ont été randomisés pour recevoir BuTrans ou le placebo | Timbre transdermique BuTrans 5, 10 ou 20 mcg/h ou le placebo Analgésiques supplémentaires : codéine 30 mg / acétaminophène 300 mg à prendre au besoin, max. 12 comprimés/jour Durée : 8 semaines (4 semaines/phase) | 79 BuTrans (73) Placebo (68) | 54 (20-76) | Hommes : 39 Femmes : 40 |
Étude 4 (BUP3015) | Étude à témoin actif et à 3 groupes parallèles chez des patients souffrant de douleur dorsale chronique : Après 3 semaines d’étude ouverte de l’exposition au BuTrans, les patients ont été randomisés pour recevoir BuTrans 5 ou 20, ou de l’oxycodone à libération immédiate | Timbre transdermique BuTrans 5 mcg/h ou timbre transdermique BuTrans 20 mcg/h ou oxycodone orale à libération immédiate 40 mg/jour Analgésiques supplémentaires : acétaminophène 500 mg à prendre au besoin, max. 4 g/jour ou ibuprofène 200 mg à prendre au besoin, max. 3 200 mg/jour Durée : 12 semaines | 660 BuTrans 5 (221) BuTrans 20 (219) Oxy•à libération immédiate (220) | 50 (21-89) | Hommes : 346 Femmes : 314 |
| Nº de l’étude | Méthodologie | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (éventail) | Sexe |
Étude 5 (BUP3012) | Étude sur le maintien de l’analgésie à 2 groupes parallèles et contrôlée par placebo chez des patientsb atteints de coxarthrose ou de gonarthrose : Après 3 semaines de stabilisation du traitement au BuTrans, les patients ont été randomisés pour recevoir BuTrans ou le placebo | Timbre transdermique de BuTrans 5, 10 ou 20 mcg/h ou le placebo Analgésiques supplémentaires : acétaminophène 500 mg à prendre au besoin, max. 8 comprimés/jour Durée : 4 semaines | N = 326 au total BuTrans-164 Placebo-162 | 61 (36-79) | Hommes : 107 Femmes : 219 |
- a. Environ 80 % des patients n’avaient jamais reçu d’opioïdes.
- b. Environ 98 % des patients n’avaient jamais reçu d’opioïdes.
Résultats de l’étude
Étude 1 (BP96-0604)
Une étude de détermination posologique à double insu, en double feinte, à 3 groupes parallèles et contrôlée par placebo a été menée sur une période de 12 semaines auprès de 134 patients souffrant de douleur dorsale chronique. Environ 80 % des patients n’avaient jamais reçu d’opioïdes. Les patients ont été randomisés selon un rapport de 1:1:1 pour recevoir BuTrans (5, 10 ou 20 mcg/h), des comprimés d’oxycodone à 5 mg/d’acétaminophène à 325 mg (1 à 3 comprimés quatre fois par jour) ou le placebo. Pour commencer, les patients ont reçu la dose la plus faible et la posologie a été ajustée pendant les 3 premières semaines pour obtenir une analgésie tolérable. Les mesures principales de l’efficacité étaient « Douleur moyenne sur les 24 dernières heures » (échelle de 0 à 10) et « Douleur maintenant » (échelle de 0 à 10). Le critère d’évaluation principal de l’efficacité était le changement moyen par rapport aux valeurs de base pendant la période de maintien (du 21e jour au 84e jour; six points d’évaluation prévus), comme l’indiquait l’analyse de variance à mesures répétées. La comparaison principale était celle de BuTrans par rapport au placebo.
La différence entre le groupe recevant BuTrans et le groupe recevant le placebo était importante aussi bien pour la « douleur en moyenne » (-1,92 ± 0,34 contre -1,01 ± 0,37, respectivement, p = 0,035) que pour la « douleur maintenant » (-1,66 ± 0,34 contre -0,80 ± 0,38, respectivement, p = 0,045).
Études 2 et 3 (020-007, 020-006)
Ces deux études croisées, randomisées, avec inversion de traitement, à double insu et en double feinte, comparaient BuTrans au placebo sur une période de 4 semaines par phase chez des patients souffrant de lombalgie chronique (n = 78 et 79 patients, respectivement). Au cours des deux études, la mesure principale de l’efficacité était l’intensité de la douleur (échelle EVA de 100 mm et échelle ordinale de 0 à 4) mesurée sur la dernière semaine de traitement de chaque phase.
Lors de l’étude 2, la posologie a été ajustée en fonction des besoins de chaque patient lors de chaque phase, avec des doses de 10, 20 ou 40 mcg/h (BuTrans ou placebo). Des comprimés d’acétaminophène à 325 mg ont été administrés au cours des deux phases à titre d’analgésie de secours (1 à 2 comprimés à prendre au besoin, 12 comprimés/jour maximum). Au cours de l’étude 3, la posologie a été ajustée en fonction des besoins de chaque patient lors de chaque phase, avec des doses de 5, 10 ou 20 mcg/h (BuTrans ou placebo). Des comprimés de codéine à 30 mg/d’acétaminophène à 300 mg ont été administrés au cours des deux phases à titre d’analgésie de secours (1 à 2 comprimés à prendre au besoin, 12 comprimés/jour maximum).
Comme le montrent le Tableau 8 et le Tableau 9, les scores d’intensité de la douleur relevés au cours de la dernière semaine de traitement étaient nettement inférieurs avec BuTrans qu’avec le placebo pour les deux critères d’évaluation principaux, dans les deux études. Tandis qu’aucun effet rémanent n’a été détecté, la différence des scores d’intensité de la douleur liée au traitement entre le groupe recevant la substance active et le groupe recevant le placebo était nettement supérieure dans la seconde phase pour les deux études croisées.
Tableau 8 – Étude 2 (020-007)
| Paramètres cliniques primaires | Valeurs associées et signification statistique |
| Intensité de la douleur (échelle EVA de 100 mm), dernière semaine de traitement | Valeur initiale 60,9 ± 15,4 BuTrans Placebo (plus acétaminophène à prendre au besoin) 45,3 ± 21,3 53,1 ± 24,3 p = 0,0219 |
| Intensité de la douleur (échelle ordinale de 0 à 4), dernière semaine de traitement | Valeur initiale 2,6 ± 0,5 BuTrans Placebo (plus acétaminophène à prendre au besoin) 1,9 ± 0,7 2,2 ± 0,8 p = 0,0439 |
Tableau 9 – Étude 3 (020-006)
| Paramètres cliniques primaires | Valeurs associées et signification statistique |
| Intensité de la douleur (échelle EVA de 100 mm), dernière semaine de traitement | Valeur initiale 62,1 ± 15,5 BuTrans Placebo (plus codéine à 30 mg/acétaminophène à prendre au besoin) 37,6 ± 20,7 43,6 ± 21,2 p = 0,0487 |
| Intensité de la douleur (échelle ordinale de 0 à 4), dernière semaine de traitement | Valeur initiale 2,5 ± 0,6 BuTrans Placebo (plus codéine à 30 mg/acétaminophène à prendre au besoin) 1,7 ± 0,6 2,0 ± 0,7 p = 0,0358 |
Étude 4 (BUP3015)
Une étude à témoin actif, à double insu, en double feinte et à 3 groupes parallèles a été menée sur une période de 12 semaines auprès de 660 patients souffrant de douleur dorsale chronique, randomisés selon un rapport de 1:1:1 pour recevoir BuTrans 5, BuTrans 20 ou de l’oxycodone à libération immédiate. Chaque patient entrant dans la phase à double insu de 12 semaines avait présenté une tolérabilité aux analgésiques et en avait retiré des bienfaits avec le traitement par BuTrans 20 lors de la phase ouverte de préinclusion de 3 semaines. La mesure primaire d’efficacité était la « douleur moyenne sur les 24 dernières heures » (échelle de 0 à 10). Les scores de douleur moyens des 4e, 8e et 12e semaines, indiqués par l’analyse de variance à mesures répétées, constituaient le critère d’évaluation principal de l’efficacité. La comparaison principale était celle de BuTrans 20 par rapport à BuTrans 5. La différence entre les scores de douleur pour ces deux doses a été évaluée à l’aide des moyennes des moindres carrés estimées aux 4e, 8e et 12e semaines à partir du modèle linéaire des effets contrastés.
Statistiquement, les patients randomisés pour recevoir BuTrans 20 ont enregistré des scores de douleur moyens nettement inférieurs à ceux des patients randomisés pour recevoir BuTrans 5 (différence de 0,67; p < 0,001).
Étude 5 (BUP3012)
Une étude sur « le maintien de l’analgésie » en double feinte, à 2 groupes parallèles et contrôlée par placebo a été menée sur une période de 4 semaines auprès de patients souffrant de douleurs chroniques causées par une coxarthrose ou une gonarthrose. Les patients ont d’abord été sélectionnés pour une phase ouverte de préinclusion de 3 semaines maximum. Ensuite, ceux qui ont atteint un niveau d’analgésie convenable en gardant le même timbre (dose de 5, 10 ou 20 mcg/h) pendant 7 jours consécutifs ont été randomisés selon un rapport de 1:1 pour recevoir BuTrans ou le placebo (n = 529 patients sélectionnés; n = 327 patients randomisés). Pendant la phase à double insu, chaque patient a reçu la dose qu’il avait atteinte pendant la phase ouverte. Environ 98 % des 529 patients n’avaient jamais reçu d’opioïdes.
Le critère d’évaluation principal de l’efficacité était le délai (en jours) entre la dose initiale administrée à double insu et l’apparition d’une analgésie insuffisante, définie comme suit :
- 1) la douleur du patient au cours des 24 dernières heures au niveau de la zone principale de l’ostéoarthrose était ≥ 5 (sur une échelle de 11) sur 2 jours ou plus; ou
- 2) le patient a eu besoin de plus de 1 000 mg d’acétaminophène par jour pour soulager une douleur au niveau de la zone principale de l’ostéoarthrose pendant 2 jours ou plus; ou
- 3) le premier jour, le patient a eu besoin d’un autre opioïde pour soulager une douleur au niveau de la zone principale de l’ostéoarthrose.
Aucune différence majeure n’a été constatée dans la proportion de patients suivis jusqu’à la fin de la phase à double insu (c’est-à-dire ayant atteint un niveau insuffisant d’analgésie ou ayant effectué les quatre semaines) entre les groupes de traitement (93 % pour BuTrans et 97 % pour le placebo). L’apparition d’un ou plusieurs symptômes de sevrage des opioïdes a été constatée chez trois patients, appartenant au groupe recevant le placebo, pendant la phase à double insu. D’après l’évaluation de l’expert, dans le cadre du critère indiqué dans le protocole comme « sevrage certain », il semble que le sevrage des opioïdes ne se soit manifesté chez aucun des patients étant passés du traitement actif au placebo. Parmi les patients suivis jusqu’à la fin, 54 % (83/153) ont développé une analgésie insuffisante dans le groupe recevant BuTrans contre 68 % (107/157) dans le groupe recevant le placebo. Le délai médian d’apparition d’une analgésie insuffisante était nettement plus long chez les sujets recevant BuTrans que chez les sujets recevant le placebo. (BuTrans = 21 jours contre placebo = 7 jours; p = 0,0026 selon la statistique du log-rank). La différence liée au traitement entre le groupe recevant le placebo et le groupe recevant BuTrans s’est maintenue pendant les quatre semaines de l’étude.
Figure 4 – Courbe de survie de Kaplan-Meyer représentant le délai (en jours) d’apparition d’une analgésie insuffisante au niveau du site principal de douleur de l’ostéoarthrose
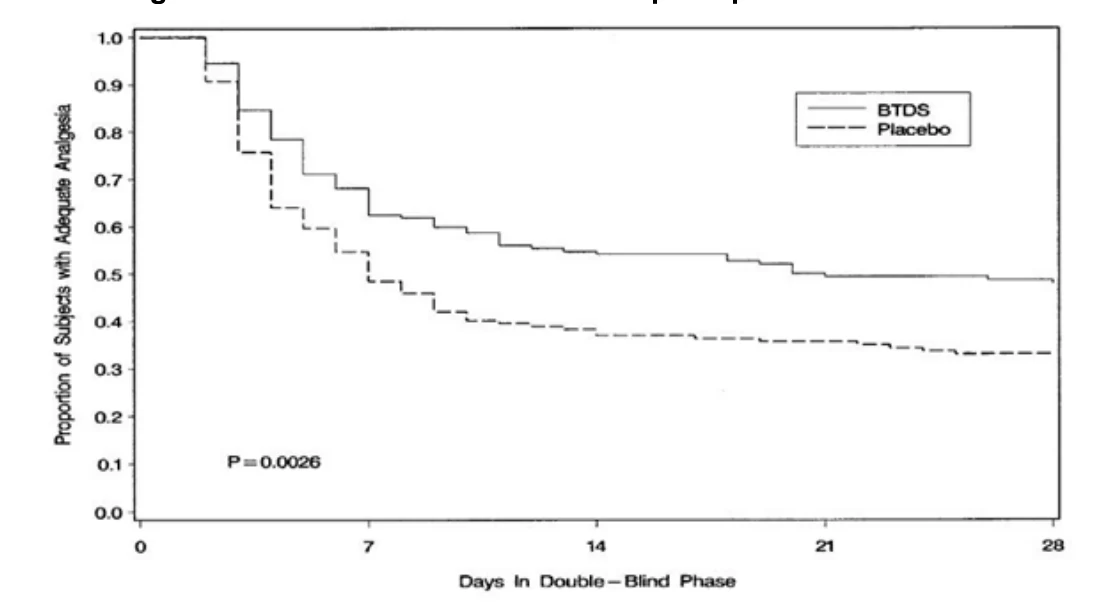
16 Toxicologie non clinique
Toxicologie générale
Le degré de toxicité de la buprénorphine dépend de la voie d’administration. Les signes de toxicité aiguë associés à l’administration de la buprénorphine sont similaires à ceux des autres opioïdes et se traduisent par des convulsions et des modifications de l’activité motrice notamment l’ataxie. Les décès sont attribués à une insuffisance cardio-respiratoire. Chez la souris et le rat, la DL50 est comprise entre 24 et 72 mg/kg et 31 et 62 mg/kg, respectivement, après administration par voie intraveineuse, et est supérieure à 1 000 mg/kg chez les deux espèces après administration par voie sous-cutanée. Après administration par voie sous-cutanée (approximation la plus proche de l’application dermique d’un timbre), les valeurs ont montré que, chez la souris et le rat, la DL50 équivalait à environ 3 400 fois la dose prévue chez l’homme sur une base mg/kg (dans l’hypothèse la plus pessimiste d’une libération complète et immédiate de toute la substance contenue dans le timbre).
Aucun décès ni aucun effet toxique sur les organes n’a été observé lors des études de toxicité menées pendant 90 jours sur des rats et des chiens à des doses pouvant atteindre 5 et 25 mg/kg, respectivement (environ 50 et 25 fois la dose chez l’humain, respectivement).
Des études ont été réalisées sur des lapins, des chiens et des pourceaux miniatures auxquels on a appliqué le timbre transdermique de buprénorphine pendant 6 mois maximum. Aucun décès ni aucun effet toxique sur les organes lié au médicament n’a été observé.
Génotoxicité
La buprénorphine ne s’est révélée génotoxique dans aucune des 4 études de toxicologie génétique (test d’Ames, analyse du lymphome de la souris, analyse d’aberration chromosomique des lymphocytes circulants humains, test du micronoyau de la souris in vivo).
Cancérogénicité
De la buprénorphine a été badigeonnée sur la peau de rats Sprague-Dawley pendant 100 semaines à des doses (0, 20, 60 et 200 mg/kg/jour) produisant des expositions systémiques (en se basant sur l’ASC) comprises entre 88 et 342 fois celles des sujets humains ayant reçu BuTrans 20 mcg/h. Les augmentations statistiquement importantes de l’incidence de trois types de tumeurs (tumeurs bénignes du testicule à cellules de Leydig chez les rats mâles recevant des doses moyennes à élevées, phéochromocytomes médullosurrénaux chez les rats femelles recevant tous les niveaux de dose et polypes bénins/sarcomes malins du stroma endométriaux chez les rats femelles recevant des doses faibles et élevées) ont été imputées à la buprénorphine. L’augmentation de l’incidence de ces tumeurs était égale ou légèrement supérieure aux incidences les plus élevées figurant dans la base de données de contrôle historique de l’établissement chargé d’effectuer les essais, à l’exception des polypes/sarcomes endométriaux apparaissant lors de l’administration de doses faibles, qui se situaient dans la fourchette de contrôle historique. L’apparition de ces tumeurs à des doses élevées chez le rat est considérée comme peu pertinente pour l’homme, étant donné la sensibilité relativement élevée du rat par rapport à ces types de tumeurs et les marges d’exposition élevées atteintes par rapport à l’homme utilisant BuTrans 20 mcg/h. En outre, l’augmentation de l’incidence des tumeurs médullosurrénales et endométriales (dont un sarcome du stroma) n’était pas liée à la dose administrée. On ignore le(s) mécanisme(s) entraînant le développement des tumeurs.
De la buprénorphine a été badigeonnée sur la peau de souris transgéniques hémizygotes rasH2 sur une période d’étude de 6 mois. Aux posologies administrées (0; 18,75; 37,5; 150 et 600 mg/kg/jour), l’exposition systémique (ASC) à la buprénorphine était comprise entre 50 et 440 fois celle des sujets humains ayant reçu BuTrans 20 mcg/h. Dans cette étude, la buprénorphine ne s’est pas révélée tumorigène.
Toxicologie pour la reproduction et le développement
Baisse de fertilité : BuTrans ou l’administration par voie sous-cutanée de buprénorphine n’a eu aucun effet sur la fertilité ou sur les performances générales de reproduction des rats à des niveaux d’exposition (ASC) 100 à 152 fois supérieurs à celui des sujets humains ayant reçu BuTrans 20 mcg/h.
Les études de toxicité pour la reproduction ont montré que la buprénorphine n’était pas tératogène et n’avait aucun effet sur le potentiel reproductif, la durée de gestation ou la parturition. On a constaté une augmentation de la mortalité fœtale et néonatale, ce qui indique que la buprénorphine pourrait présenter des propriétés embryocides légères chez les rongeurs. Certains éléments indiquent que la buprénorphine pourrait nuire à la production de lait, ce qui pourrait expliquer la mortalité néonatale. La pertinence pour la grossesse humaine n’est pas claire.
Études sur l’irritation des tissus et l’administration
La buprénorphine n’a causé aucune sensibilisation de la peau chez les cobayes. Les autres études d’innocuité/toxicité spéciale ont montré qu’aucune toxicité importante n’avait été observée chez les chiens après administration par voie buccale ou orale du timbre transdermique de buprénorphine (pour imiter l’ingestion d’un timbre transdermique de buprénorphine). Après administration par voie buccale, une Cmax moyenne équivalant à environ 370 fois la Cmax chez l’homme (après application d’un timbre transdermique de buprénorphine de 20 mcg/h pendant sept jours) a été observée. Aucun effet significatif sur les concentrations plasmatiques des pourceaux miniatures n’a été constaté après immersion dans un bain thermostaté.