


Monographie de produit - Bicnu
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 2 CONTRE-INDICATIONS | 2025-02 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution | 2025-02 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 2025-02 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l'autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Pédiatrie ......................................................................................................................... 4
1.2 Gériatrie ......................................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 27
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 27
4.1 Considérations posologiques ....................................................................................... 27
4.2 Posologie recommandée et ajustement posologique ................................................. 27
4.3 Reconstitution .............................................................................................................. 28
4.4 Administration ............................................................................................................. 30
4.5 Dose oubliée ................................................................................................................ 31
5 SURDOSAGE .............................................................................................................. 31
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ....... 31
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 32
7.1 Populations particulières ............................................................................................. 35
7.1.1 Femmes enceintes .................................................................................................... 35
7.1.2 Femmes qui allaitent ................................................................................................. 35
7.1.3 Enfants et adolescents .............................................................................................. 35
7.1.4 Personnes âgées ........................................................................................................ 35
8 EFFETS INDÉSIRABLES ................................................................................................ 36
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 38
9.1 Interactions médicament-médicament ....................................................................... 38
9.2 Interactions médicament-aliment ............................................................................... 38
9.3 Interactions médicament-plante médicinale ............................................................... 38
9.4 Interactions médicament-examens de laboratoire ..................................................... 38
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 38
10.1 Mode d'action ............................................................................................................ 38
10.2 Pharmacodynamie ..................................................................................................... 38
10.3 Pharmacocinétique .................................................................................................... 39
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .......................................................... 39
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .................................................... 41
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES........................................................................ 44
13 RENSEIGNEMENTS PHARMACEUTIQUES
.......................................................................... 44
14 ÉTUDES CLINIQUES .................................................................................................... 44
15 MICROBIOLOGIE ........................................................................................................ 44
16 TOXICOLOGIE NON CLINIQUE..................................................................................... 44
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S ..................................................................... 49
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S ..................................................................... 37
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
BiCNU (carmustine) est indiqué comme traitement palliatif à la chirurgie et à la radiothérapie en monothérapie ou en association établie avec d'autres agents chimiothérapeutiques dans les cas suivants :
- Tumeurs cérébrales – glioblastome, médulloblastome, astrocytome et tumeurs cérébrales métastatiques.
- Myélome multiple – en association avec un glucocorticoïde tel que la prednisone.
- Maladie de Hodgkin – en tant que traitement secondaire en association avec d'autres médicaments approuvés chez les patients présentant une rechute pendant le traitement primaire ou ne répondant pas au traitement primaire.
- Lymphomes non hodgkiniens – en tant que traitement secondaire en association avec d'autres médicaments approuvés chez les patients présentant une rechute pendant le traitement primaire ou ne répondant pas au traitement primaire.
- Tumeurs du tractus gastro-intestinal.
- Mélanome malin lorsqu'il est utilisé en association avec d'autres médicaments antinéoplasiques.
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
- La carmustine pour injection (en poudre) est contre-indiquée chez les patients présentant une hypersensibilité au BiCNU (carmustine), à d’autres nitrosourées ou à tout excipient. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- La carmustine pour injection (en solution) est contre-indiquée chez les patients présentant une hypersensibilité au BiCNU (carmustine), au polysorbate 80, à d’autres nitrosourées ou à tout excipient. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Femmes enceintes et qui allaitent (voir 7.1.1 Femmes enceintes, 7.1.2 Femmes qui allaitent).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Patients atteints d'insuffisance rénale
- Patients pédiatriques et patients âgés
- Chez les patients recevant un traitement combiné ou concomitant avec d'autres médicaments myélosuppresseurs ou chez lesquels les réserves de la moelle osseuse sont épuisées.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de BiCNU en monothérapie chez les patients précédemment non traités est de 200 mg/m² par voie intraveineuse toutes les 6 semaines. Elle peut être administrée en une seule dose ou divisée en injections quotidiennes, par exemple 100 mg/m² sur 2 jours consécutifs.
Une nouvelle dose de BiCNU ne doit pas être administrée avant que les éléments sanguins circulants ne soient revenus à des niveaux acceptables (plaquettes supérieures à 100 000 cellules/mm³, leucocytes supérieurs à 4 000 cellules/mm³), ce qui se produit généralement dans les six semaines. L'hémogramme doit être surveillée fréquemment et les traitements répétés ne doivent pas être administrés avant six semaines en raison de la toxicité hématologique retardée.
Les doses suivantes à la dose initiale doivent être ajustées en fonction de la réponse hématologique du patient à la dose précédente, aussi bien en monothérapie qu'en association avec d'autres médicaments myélosuppresseurs. Le plan suivant est suggéré comme guide pour l'ajustement posologique : Tableau 1
Mises en garde et précautions importantes
- BiCNU (carmustine pour injection USP) ne doit être utilisé que par des médecins ayant une expérience particulière dans le domaine de la chimiothérapie.
BiCNU peut provoquer des effets secondaires graves courants tels que :
- Dépression médullaire sévère ou myélosuppression
- Toxicité hépatique
- Insuffisance rénale sévère (phase terminale)
•
•
L'hémogramme complet, les tests des fonctions hépatique et rénale sont vérifiés avant le traitement et régulièrement contrôlés pendant le traitement Il convient d'utiliser BiCNU plus prudemment chez les enfants (< 18 ans) en raison du risque élevé de toxicité pulmonaire
| Nadir après la dose précédente | Pourcentage de la dose antérieure à administrer | |
| Leucocytes | Plaquettes | |
| > 4 000 | > 100 000 | 100 % |
| 3 000 – 3 999 | 75 000 – 99 999 | 100 % |
| 2 000 – 2 999 | 25 000 – 74 999 | 70 % |
| < 2 000 | < 25 000 | 50 % |
Dans les cas où le nadir après la dose initiale est différent pour les leucocytes et les plaquettes (par exemple, leucocytes > 4 000 et plaquettes < 25 000), la valeur correspondant au pourcentage le plus faible de la dose antérieure doit être utilisée (par exemple, plaquettes < 25 000, un maximum de 50 % de la dose antérieure doit être donné).
Patients atteints d'insuffisance rénale
La dose de carmustine doit être réduite chez les patients dont la fonction rénale est altérée, en fonction du taux de filtration glomérulaire.
Gériatrie (65 ans)
En général, il faut faire preuve de prudence dans le choix de la dose chez un patient âgé, la dose devant se situer généralement dans la gamme inférieure de l'intervalle posologique en raison de la plus grande fréquence de baisse de fonction hépatique, rénale ou cardiaque, de maladie concomitante et d'autres traitements médicamenteux.
Les patients âgés étant plus susceptibles de présenter une diminution de la fonction rénale, il convient d'être prudent dans le choix de la dose, de surveiller la fonction rénale et par conséquent de réduire la dose.
Enfants (< 18 ans)
La carmustine est contre-indiquée (voir 2 CONTRE-INDICATIONS) en raison du risque élevé de toxicité pulmonaire (voir 8 EFFETS INDÉSIRABLES).
4.3 Reconstitution
Carmustine pour injection (en poudre) avec le propylène glycol comme diluant :
Préparation de solutions intraveineuses
Dissoudre la carmustine (100 mg de poudre) avec 3 mL du diluant stérile fourni (propylène glycol pour injection) jusqu’à l’obtention d’une solution limpide. Au besoin, remuer vigoureusement jusqu’à ce que la solution soit limpide.
Utiliser le flacon de propylène glycol pour effectuer la reconstitution lorsqu’il a atteint la température ambiante seulement; utiliser une aiguille de plus gros calibre (inférieur à 22) pour retirer le diluant du flacon.
Chaque millilitre de la solution mère reconstituée contiendra 33,3 mg de carmustine. La reconstitution, faite selon les recommandations, donne une solution jaunâtre.
La solution mère reconstituée doit être diluée davantage dans une solution injectable de chlorure de sodium à 0,9 % ou de dextrose à 5 %, jusqu’à l’obtention d’un volume maximal de 500 mL. La solution obtenue contient une concentration finale de 0,2 mg/mL de carmustine et doit être conservée à l’abri de la lumière.
Examiner les flacons de solution reconstituée avant utilisation pour vérifier s’il y a eu formation de cristaux. Si des cristaux sont observés, ils peuvent être dissous à nouveau en laissant le flacon atteindre la température ambiante et en l’agitant. Il convient de procéder à l’examen visuel des flacons avant l’administration pour vérifier si la solution reconstituée contient des particules ou si elle présente une altération de la couleur.
Après reconstitution et dilution
Après avoir été reconstituée selon les recommandations, la solution conservée dans un récipient en verre est stable pendant 480 heures au réfrigérateur (2 °C à 8 °C) et pendant 24 heures à une température de 25 °C ± 2 °C. Examiner les flacons de solution reconstituée avant utilisation pour vérifier s’il y a eu formation de cristaux.
La solution diluée reconstituée doit être utilisée dans un délai de 8 heures, à une température de 25 °C ± 2 °C, et protégée de la lumière.
La solution diluée reconstituée peut être conservée au réfrigérateur (2-8 °C) pendant 48 heures et, à l'abri de la lumière, pendant 6 heures supplémentaires à une température de 25 °C ± 2 °C.
Tableau 2 – Reconstitution
| Taille du flacon | Volume de diluant à | Volume disponible | Concentration par mL |
| ajouter au flacon | approximatif | ||
| 100 mg de poudre | 3 mL de diluant stérile | 500 mL (3 mL de solution reconstituée et 497 mL de solution de chlorure de sodium à 0,9 % pour injection OU 497 mL de solution de dextrose à 5 % pour injection) | 0,2 mg/mL de carmustine |
Carmustine pour injection (en solution) :
Le médicament est exempt d’agent de conservation et le flacon n’est pas conçu pour un usage à doses multiples. Les dilutions doivent se faire dans des conditions aseptiques.
Dilution pour chaque flacon de solution pour perfusion
Il ne faut utiliser le flacon qu’après qu’il ait atteint la température ambiante et la solution contenue dans le flacon doit se présenter sous la forme d’un liquide limpide avant d’être utilisée. Pour extraire la solution du flacon, il faut utiliser une aiguille d’un calibre plus grand (aiguille d’un calibre inférieur à 22).
Chaque millilitre de la solution contenue dans le flacon contient 100 mg de carmustine.
Chaque millilitre de la solution contenue dans le flacon doit être dilué dans une solution injectable de chlorure de sodium à 0,9 % ou dans une solution injectable de dextrose à 5 %, jusqu’à l’obtention d’un volume maximal de 500 mL. La solution obtenue contient une concentration finale de 0,2 mg/mL de carmustine et doit être conservée à l’abri de la lumière.
Avant utilisation, il convient d’examiner les flacons pour s’assurer de la présence d’un liquide limpide. Si des cristaux sont observés, ils peuvent être dissous à nouveau en laissant le flacon atteindre la température ambiante et en l’agitant.
Une fois prête, la solution doit être administrée sur une période de 1 à 2 heures, à l’abri de la lumière. L’administration doit être terminée dans les 3 heures suivant la dilution du médicament.
La perfusion de carmustine administrée en moins d’une heure peut produire une douleur intense et une sensation de brûlure au site d’injection (voir 4.4 Administration).
La perfusion doit être administrée en utilisant un dispositif de perfusion en polyéthylène sans PVC.
Il faut respecter les directives relatives à la sécurité de la manipulation et de l’élimination des agents antinéoplasiques.
4.4 Administration
Carmustine pour injection (en poudre) avec le propylène glycol comme diluant :
La solution diluée reconstituée ne doit être utilisée que par voie intraveineuse et doit être administrée par perfusion IV lente sur une période de 1 à 2 heures, à l'abri de la lumière. Une perfusion IV rapide en moins d'une heure peut produire une douleur intense et une sensation de brûlure au site d'injection. (Voir 8 EFFETS INDÉSIRABLES).
La formulation posologique lyophilisée est exempte d'agents de conservation et n'est pas conçue comme un flacon à doses multiples. Les récipients en verre ou en polypropylène renfermant la solution diluée reconstituée peuvent être conservés au réfrigérateur (2-8 °C) pendant 48 heures et, à l'abri de la lumière, pendant 6 heures supplémentaires à une température de 25 °C ± 2 °C. (Pour plus d'informations, voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT.)
La solution pour perfusion est instable dans des récipients en chlorure de polyvinyle (PVC). La solution de carmustine peut être administrée à partir de flacons en verre ou de récipients en polypropylène uniquement, en utilisant un dispositif de perfusion sans PVC.
Carmustine pour injection (en solution) :
Pour une administration par voie intraveineuse après la dilution.
Chaque millilitre de la solution contenue dans le flacon doit être dilué dans une solution injectable de chlorure de sodium à 9 mg/mL (0,9 %) ou dans une solution injectable de dextrose à 50 mg/mL (5 %), jusqu’à un volume maximal de 500 mL.
La solution pour perfusion prête à l’emploi doit être administrée immédiatement par goutte- à-goutte intraveineux sur une période de 1 à 2 heures, à l’abri de la lumière. La perfusion ne doit pas se faire sur une période de moins de 1 heure, sous peine de provoquer une sensation de brûlure et de douleur au site d’injection. Il convient de surveiller le site d’injection pendant l’administration.
La solution pour perfusion est instable dans des récipients en chlorure de polyvinyle (PVC). La solution de carmustine peut être administrée à partir de flacons en verre ou de récipients en polypropylène uniquement, en utilisant un dispositif de perfusion sans PVC.
4.5 Dose oubliée
Sans objet.
5 SURDOSAGE
Le patient doit être traité de manière symptomatique en cas de surdosage.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 – Formes pharmaceutiques, teneurs, composition et conditionnement
Carmustine pour injection (en poudre) avec le propylène glycol comme diluant :
Voie
d'administration
| Forme pharmaceutique / | |
| Ingrédients non médicinaux | |
| teneur / composition |
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
| Intraveineuse (IV) | Poudre, 100 mg/flacon | Poudre – pas d'excipients Diluant stérile – propylène glycol |
BiCNU (carmustine pour injection, USP; DIN : 00297763) est présenté dans un emballage comprenant un flacon en verre ambré de 30 mL avec bouchon en caoutchouc butyle (non fabriqué avec du latex de caoutchouc naturel) contenant 100 mg de carmustine (en poudre) et un flacon en verre contenant 3 mL de diluant stérile.
Carmustine pour injection (en solution) :
| Voie | Forme pharmaceutique / | |
| Ingrédients non médicinaux | ||
| d'administration | teneur / composition | |
Intraveineuse (IV), après dilution | Solution pour perfusion, 100 mg/mL | Polysorbate 80 |
La solution pour perfusion de carmustine pour injection à 100 mg/mL est une solution limpide, de couleur jaunâtre pâle à jaunâtre. Elle est présentée dans un emballage comprenant 1 flacon de verre ambré de 5 mL contenant 1 mL de solution et muni d’un bouchon en caoutchouc de 20 mm pour produit lyophilisé et d’un sceau amovible MT bleu de 20 mm.
La solution pour perfusion de carmustine pour injection à 300 mg/3 mL est une solution limpide, de couleur jaunâtre pâle à jaunâtre. Elle est présentée dans un emballage comprenant 1 flacon de verre ambré de 5 mL contenant 3 mL de solution et muni d’un bouchon en caoutchouc de 20 mm pour produit lyophilisé et d’un sceau amovible MT mauve de 20 mm.
Le bouchon n’est pas fabriqué avec du latex de caoutchouc naturel.
7 MISES EN GARDE ET PRÉCAUTIONS
La carmustine ne doit être utilisée que par des médecins ayant une expérience particulière dans le domaine de la chimiothérapie.
Généralités
Administration parentérale
La compatibilité intra-artérielle n'a pas été testée. L'administration intra-artérielle par inadvertance peut provoquer des lésions tissulaires graves. L'injection directe expérimentale de carmustine dans l'artère carotide s'est accompagnée d'une toxicité oculaire.
L'administration de la carmustine peut entraîner des réactions au site d'administration. Compte tenu de la possibilité d'extravasation, une surveillance étroite du site de perfusion est recommandée pour détecter une éventuelle infiltration pendant l'administration. On ne connaît pas encore de méthode spéciale pour traiter l'extravasation. Le contact accidentel de la solution de perfusion avec la peau a entraîné des brûlures et une pigmentation excessive des zones concernées. Une toxicité locale des tissus mous résultant d'une extravasation de la carmustine a été rapportée. L'infiltration de carmustine peut provoquer un gonflement, une douleur, un érythème, une brûlure et une nécrose cutanée.
Comorbidités et mauvais état de santé
Les patients présentant des comorbidités et un état pathologique moins bon sont plus exposés aux effets indésirables. Ceci est particulièrement important pour les patients âgés.
Cancérogenèse et mutagenèse
BiCNU a un effet cancérigène chez les rats et les souris, produisant une augmentation marquée de l'incidence des tumeurs à des doses proches de celles utilisées en clinique. Il faut soigneusement évaluer le bénéfice pour la mère par rapport au risque de toxicité pour la mère et le fœtus. Voir 16 TOXICOLOGIE NON CLINIQUE pour une discussion sur les données animales.
Conduite de véhicules et utilisation de machines
Aucune étude sur les effets sur l’aptitude à conduire et à utiliser des machines n’a été réalisée; cependant, parmi les effets indésirables associés à l’emploi de ce médicament, on signale un risque d’étourdissements pouvant affecter l’aptitude à conduire et à utiliser des machines. La carmustine pour injection contient du propylène glycol, qui produit les mêmes effets que l’alcool.
Hématologique
Toxicité sur la moelle osseuse
La toxicité retardée et cumulative de la moelle osseuse est un effet indésirable fréquent et grave de la carmustine. Un hémogramme complet doit être contrôlé fréquemment pendant au moins six semaines après une dose. Si le nombre de plaquettes, de leucocytes ou d'érythrocytes circulants diminue en raison d'une chimiothérapie antérieure ou d'une autre cause, la dose doit être ajustée (voir Tableau 1, 4.2 Posologie recommandée et ajustement posologique). En outre, les fonctions hépatiques, rénales et pulmonaires doivent être examinées et surveillées régulièrement pendant le traitement par la carmustine. Il ne faut pas administrer des doses répétées de carmustine plus fréquemment que toutes les six semaines.
La myélosuppression est liée à la dose et à la dose cumulative, et est souvent biphasique. La thrombocytopénie est généralement plus prononcée que la leucopénie, mais les deux constituent des effets indésirables limitant la dose. L'anémie est fréquente, mais elle est généralement moins prononcée. La toxicité de la carmustine pour la moelle osseuse est cumulative et, par conséquent, il faut envisager d'ajuster la posologie en fonction des numérations sanguines nadir de la dose précédente (voir 4.2 Posologie recommandée et ajustement posologique).
Respiratoire
Une toxicité pulmonaire a été observée chez jusqu'à 30 % des patients. L'apparition précoce de la toxicité pulmonaire (dans les 3 ans suivant le traitement) a entraîné des infiltrats pulmonaires et/ou une fibrose pulmonaire, dont certains ont été mortels. Les patients avaient entre 22 mois et 72 ans. Les facteurs de risque comprennent le tabagisme, les maladies respiratoires, les anomalies radiographiques existantes, l'irradiation séquentielle ou simultanée du thorax et l'association avec d'autres substances actives susceptibles de provoquer des lésions pulmonaires. L'incidence des effets secondaires est susceptible d'être dose-dépendante. Des doses cumulées de 1 200-1 500 mg/m2 ont été associées à une probabilité accrue de fibrose pulmonaire. La spirométrie (CVF, DLCO) doit être effectuée régulièrement pendant le traitement. Les patients qui présentent une valeur de base < 70 % de la capacité vitale expiratoire forcée (CVF) ou de la capacité de diffusion du monoxyde de carbone (DLCO) attendue sont particulièrement à risque.
Des cas de fibrose pulmonaire d'apparition très tardive (jusqu'à 17 ans après le traitement) ont été observés chez des patients ayant reçu de la carmustine dans l'enfance ou l'adolescence.
Le suivi à long terme de 17 patients ayant survécu à des tumeurs cérébrales dans l'enfance a montré que 8 d'entre eux sont morts de fibrose pulmonaire. Deux de ces 8 décès sont survenus au cours des 3 premières années de traitement et 6 au cours des 8 à 13 années de traitement. L'âge moyen (au moment du traitement) des patients décédés était de 2,5 ans (1-12 ans) et l'âge moyen des survivants à long terme était de 10 ans (5-16 ans). Tous les patients âgés de moins de 5 ans au moment du traitement sont décédés de fibrose pulmonaire. La dose de carmustine, l'ajout de vincristine ou l'irradiation de la colonne vertébrale n'ont eu aucun effet sur l'issue fatale.
On a constaté une fibrose pulmonaire chez tous les survivants restants qui ont été disponibles pour le suivi. Le rapport risque-bénéfice du traitement à la carmustine doit être soigneusement étudié en raison du risque élevé de toxicité pulmonaire.
Hépatique/biliaire/pancréatique
Une nécrose hépatique peut survenir après l'administration de doses supérieures à celles recommandées dans les indications posologiques.
Surveillance et tests de laboratoire
En plus de l'hémogramme complet, les paramètres hépatiques et rénaux doivent également être vérifiés avant le traitement et contrôlés régulièrement pendant le traitement (voir 8 EFFETS INDÉSIRABLES).
Rénal
Des modifications rénales comprenant une diminution de la taille des reins, une azotémie progressive et une insuffisance rénale ont été observées après des doses cumulatives élevées et après un traitement à long terme par la carmustine et les nitrosourées apparentées.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Des expériences ont montré que la carmustine est embryotoxique et tératogène chez le rat et embryotoxique chez le lapin à des doses équivalentes aux doses humaines. BiCNU affecte également la fertilité des rats mâles à des doses légèrement supérieures à la dose humaine. BiCNU est cancérogène chez les rats et les souris à des doses approximativement équivalentes à celles utilisées dans les études cliniques, ce qui entraîne une augmentation marquée de l'incidence des tumeurs. Voir 16 TOXICOLOGIE NON CLINIQUE pour une discussion sur les données animales.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n'existe pas de données pertinentes concernant l'utilisation de la carmustine chez les femmes enceinte. Des effets toxiques sur la reproduction sont observés dans les études animales (voir 16 TOXICOLOGIE NON CLINIQUE). Il est conseillé de ne pas utiliser la carmustine pendant la grossesse (voir 2 CONTRE-INDICATIONS).
7.1.2 Femmes qui allaitent
On ignore si la carmustine ou ses métabolites sont excrétés dans le lait maternel humain. Un risque pour le nouveau-né/l'enfant ne peut être exclu. Les mères ne doivent pas allaiter pendant l'utilisation de la carmustine en raison du risque d'effets secondaires graves chez l'enfant (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants et adolescents
Il faut être extrêmement prudent lorsque l'on utilise BiCNU chez les enfants en raison du risque élevé de toxicité pulmonaire (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 8 EFFETS INDÉSIRABLES).
7.1.4 Personnes âgées
Aucune donnée d'étude clinique sur BiCNU n'est disponible pour les patients âgés de 65 ans et plus pour déterminer si la réponse est différente de celle des patients plus jeunes. D'autres expériences cliniques rapportées n'ont pas identifié de différences dans les réponses entre les patients âgés et les patients plus jeunes. En général, la dose pour un patient âgé doit être choisie avec prudence, débutant généralement au bas de l'échelle posologique, reflétant la plus grande fréquence de diminution de la fonction hépatique, rénale ou cardiaque, de maladie concomitante ou d'un autre traitement médicamenteux.
BiCNU et ses métabolites sont en grande partie excrétés par le rein, et le risque de réactions toxiques à ce médicament peut être plus élevé chez les patients dont la fonction rénale est altérée. Comme les patients âgés sont plus susceptibles de présenter une diminution de la fonction rénale, il faut faire preuve de prudence dans le choix de la dose et surveiller la fonction rénale (voir 4.2 Posologie recommandée et ajustement posologique).
8
EFFETS INDÉSIRABLES
Résumé du profil d'innocuité :
Le tableau comprend les événements indésirables présentés pendant le traitement médicamenteux mais qui n'ont pas nécessairement une relation de cause à effet avec le médicament. Les essais cliniques sont menés dans des conditions très particulières. Les taux d'effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique clinique. On inclut généralement les effets indésirables signalés chez plus de 1 % des patients dans la monographie du produit ou dans les essais pivots, et/ou considérés comme cliniquement importants. Lorsque des essais contrôlés par placebo sont disponibles, les événements indésirables sont inclus si leur incidence est supérieure de > 5 % dans le groupe de traitement.
Une dose de > 200 mg/m2 est définie comme une dose élevée.
La liste sous forme de tableau des effets indésirables
Le tableau suivant comprend les effets indésirables de la carmustine classés par classe d'organe du système MedDRA et par convention de fréquence, présentés par ordre de gravité décroissante :
Très fréquent (≥ 1/10)
Fréquent (≥ 1/100 à < 1/10)
Peu fréquent (≥ 1/1 000 à < 1/100)
Rare (≥ 1/10 000 to < 1/1 000)
Très rare (< 1/10 000)
Fréquence indéterminée (ne peut pas être estimée sur la base des données disponibles).
Les effets indésirables sont présentés par ordre décroissant de gravité dans chaque catégorie de fréquence de survenue :
| Classement des | Fréquence | |
| systèmes organiques | ||
| de MedDRA |
Effets indésirables
| Les effets secondaires cliniquement importants sont | ||
| indiqués en italique dans le tableau | ||
Infections et maladies parasitaires | Inconnu | Infections opportunistes (y compris mortelles) |
Tumeurs bénignes, malignes et néoplasmes sans précision (incl. kystes et polypes) | Fréquent | Leucémie aiguë, dysplasie de la moelle osseuse; après une utilisation à long terme. |
| Inconnu | Affections malignes secondaires | |
Affections hématologiques et du système lymphatique | Très fréquent | Myélosuppression (voir 7 MISES EN GARDE ET PRÉCAUTIONS) |
| Fréquent | Anémie | |
Troubles du système immunitaire | Inconnu | Réaction allergique |
Troubles du système nerveux | Très fréquent | Maux de tête |
| Rare | Encéphalopathie (traitement à forte dose et limitant la dose) | |
| Inconnu | Douleur musculaire | |
| Maladies oculaires | Très fréquent | Toxicité oculaire, injection conjonctivale transitoire et vision floue; hémorragie rétinienne |
| Rare | Neurorétinite | |
| Maladie cardiaque | Très fréquent | Hypotension due à la teneur en alcool des diluants (traitement à haute dose) |
| Inconnu | Tachycardie, symptômes de douleur angineuse | |
| Maladies vasculaires | Très fréquent | Phlébite |
| Rare | Maladie veino-occlusive (traitement à haute dose) | |
Troubles respiratoires, thoraciques et médiastinaux | Très fréquent | Toxicité pulmonaire1 (voir 7 MISES EN GARDE ET PRÉCAUTIONS) |
| Rare | Fibrose interstitielle (à doses plus faibles) | |
Troubles gastro- intestinaux | Très fréquent | Nausées et vomissements2, apparaissant fréquemment dans les 2 à 4 heures après l'administration, durant 4 à 6 heures et liés à la dose. |
| Inconnu | Entéro-colite neutropénique | |
Maladies du foie et des voies biliaires | Fréquent | Hépatotoxicité, réversible, apparaissant avec un délai allant jusqu'à 60 jours après l'administration (traitement à forte dose et limitant la dose), se manifestant par une augmentation réversible de la bilirubine, des phosphatases alcalines et de l'ASAT. |
| Troubles de la peau et des tissus sous-cutanés | Très fréquent | Dermatite lors d'une application topique, s'améliore avec une concentration réduite du produit composé; hyperpigmentation, temporaire, en cas de contact accidentel avec la peau. |
| Fréquent | Réaction au site d'injection | |
| Inconnu | Risque d'extravasation : Agents vésicants | |
Troubles rénaux et des voies urinaires | Rare | Toxicité rénale (augmentée aux doses cumulées élevées). |
Troubles de l'appareil reproducteur et des seins | Rare | Gynécomastie |
| Inconnu | Infertilité, tératogenèse | |
| Troubles généraux et conditions au site d'administration | Fréquent | Sensation de brûlure au site d'injection |
| Très rare | Thrombophlébite |
1 Lors du suivi clinique après commercialisation, la toxicité pulmonaire s'est également manifestée par une pneumonite et une pneumopathie interstitielle.
2 L'administration préalable d'antiémétiques et de sédatifs s'avère efficace pour diminuer et parfois prévenir cet événement indésirable
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicament-médicament
Cimétidine
L'utilisation concomitante entraîne un effet toxique de la carmustine retardé, majeur, suspecté, augmenté (en raison de l'inhibition du métabolisme de la carmustine) ou une myélotoxicité accrue (par exemple, leucopénie et neutropénie).
9.2 Interactions médicament-aliment
Sans objet.
9.3 Interactions médicament-plante médicinale
Sans objet.
9.4 Interactions médicament-examens de laboratoire
Sans objet.
10
PHARMACOLOGIE CLINIQUE
10.1 Mode d'action
La carmustine [1,3-bis (2-chloroéthyl)-1-nitrosourée] est un agent antinéoplasique non spécifique de la phase du cycle cellulaire de type nitrosourée, qui exerce une cytotoxicité tumorale par de multiples mécanismes. En tant qu'agent alkylant, il peut alkyler les sites réactifs sur les nucléoprotéines, interférant ainsi avec la synthèse et la réparation de l'ADN et de l'ARN. Il est capable de former des liaisons transversales inter-brins dans l'ADN, ce qui empêche la réplication et la transcription de l'ADN. En outre, la carmustine est connue pour carbamoyler les résidus de lysine sur les protéines, provoquant une inactivation irréversible des enzymes, notamment la glutathion réductase. L'activité carbamoylante de la carmustine est généralement considérée comme moins importante que l'activité alkylante dans son action sur les tumeurs, mais la carbamoylation peut servir à inhiber la réparation de l'ADN.
10.2 Pharmacodynamie
Les activités antinéoplasiques et toxiques de la carmustine peuvent être attribuées à ses métabolites. La carmustine et les nitrosourées apparentées sont instables en solutions aqueuses et se dégradent spontanément en intermédiaires réactifs capables d'alkylation et de carbamoylation. Les intermédiaires alkylants seraient responsables de l'effet antitumoral de la carmustine. Cependant, les avis sont partagés quant au rôle des intermédiaires de carbamoylation en tant que médiateurs des effets biologiques des nitrosourées. D'une part, leur activité carbamoylante a été signalée comme contribuant aux propriétés cytotoxiques de leurs médicaments parents en inhibant les enzymes de réparation de l'ADN. D'autre part, il a été supposé que les espèces carbamoylantes peuvent médier certains des effets toxiques de la carmustine.
La carmustine traverse facilement la barrière hémato-encéphalique en raison de sa nature lipophile.
10.3 Pharmacocinétique
Distribution
La carmustine administrée par voie intraveineuse se dégrade rapidement, aucun médicament intact n'étant détectable après 15 minutes. En raison de sa bonne solubilité lipidique et du manque d'ionisation au pH physiologique, la carmustine traverse très bien la barrière hémato- encéphalique. Les niveaux de radioactivité dans le LCR sont au moins 50 % plus élevés que ceux mesurés simultanément dans le plasma. La cinétique de la carmustine chez l'homme est caractérisée par un modèle à deux chambres. Le taux plasmatique de carmustine diminue de manière biphasique après une perfusion intraveineuse de plus d'une heure.
Biotransformation
On suppose que les métabolites de la carmustine sont à l'origine de son activité antinéoplasique et toxique.
Élimination
Environ 60-70 % de la dose totale est excrétée dans l'urine en 96 heures et environ 10 % sous forme de CO2 respiratoire. Aucune donnée n'est disponible pour les 20 à 30 % restants.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Carmustine pour injection (en poudre) avec le propylène glycol comme diluant :
La solution pour perfusion est instable dans des récipients en chlorure de polyvinyle (PVC). La solution de carmustine peut être administrée à partir de flacons en verre ou de récipients en polypropylène uniquement, en utilisant un dispositif de perfusion sans PVC.
Ce médicament ne doit pas être mélangé avec d'autres médicaments à l'exception de ceux mentionnés (voir 4.3 Reconstitution).
Les flacons non ouverts contenant la poudre sèche doivent être transportés et conservés à la température réfrigérée (2 à 8 °C). Il est également possible de transporter les BiCNU sur de la glace carbonique, puis de les conserver à température réfrigérée (2 °C à 8 °C). La conservation des flacons non ouverts selon les recommandations permettra d'éviter une décomposition importante jusqu'à la date de péremption indiquée sur l'emballage. Le produit lyophilisé ne contient aucun conservateur et est uniquement destiné à un usage unique.
Des phénomènes physiques allant de flocons pointus à une masse rigide peuvent se produire dans le flacon non ouvert sans que le principe actif, la carmustine, ne se décompose. La conservation de la carmustine à 27 °C ou à des températures plus élevées transforme la substance en liquide en raison du faible point de fusion de la carmustine (environ 30,5 °C à 32,0 °C). Un film d'huile apparaîtra au fond du flacon, ce qui indique une désintégration. Ceux-ci ne peuvent plus être utilisés. En cas d'incertitude quant à la réfrigération adéquate du produit lors de sa réception, le plus grand flacon de chaque carton individuel doit être inspecté immédiatement. Pour vérifier, le flacon est maintenu à la lumière vive. La carmustine se présente sous la forme d'une très petite quantité de flocons secs ou d'une masse sèche et rigide. Dans ce cas, BICNU peut être utilisé et doit être réfrigéré immédiatement. La verrerie a été utilisée pour les données de stabilité rapportées dans cette section. Il convient donc d'utiliser uniquement des récipients en verre pour la production et l'application.
Après reconstitution et dilution
Après avoir été reconstituée selon les recommandations, la solution conservée dans un récipient en verre est stable pendant 480 heures au réfrigérateur (2 °C à 8 °C) et pendant 24 heures à une température de 25 °C ± 2 °C. Examiner les flacons de solution reconstituée
avant utilisation pour vérifier s’il y a eu formation de cristaux. Si des cristaux sont observés, ils peuvent être dissous à nouveau en laissant le flacon atteindre la température ambiante et en l’agitant. Conserver les flacons dans la boîte pour les protéger de la lumière.
La solution diluée reconstituée (voir 4.3 Reconstitution, 4.4 Administration) doit être utilisée dans un délai de 8 heures, à une température de 25 °C ± 2 °C, et protégée de la lumière.
La solution diluée reconstituée peut être conservée au réfrigérateur (2-8 °C) pendant 48 heures et, à l'abri de la lumière, pendant 6 heures supplémentaires à une température de 25 °C ± 2 °C.
La solution doit être protégée de la lumière pendant toute la durée de l'administration. La solution diluée reconstituée est limpide, de couleur jaunâtre pâle et exempte de particules visibles.
N'utilisez pas ce médicament après la date de péremption qui est indiquée sur l'étiquette et la boîte après la péremption. La date d'expiration fait référence au dernier jour du mois en question.
Carmustine pour injection (en solution) :
La solution pour perfusion est instable dans les récipients en chlorure de polyvinyle (PVC). La solution de carmustine peut être administrée à partir de flacons en verre ou de récipients en polypropylène uniquement, en utilisant un dispositif de perfusion sans PVC.
Ce médicament ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux mentionnés (voir 4.3 Reconstitution).
Flacon non ouvert : 9 mois.
Après la dilution :
Examiner les flacons avant utilisation pour vérifier que le liquide est limpide. Si des cristaux sont observés, ils peuvent être dissous à nouveau en laissant le flacon atteindre la température ambiante et en l’agitant.
Chaque millilitre de la solution contenue dans le flacon à diluer dans une solution injectable de chlorure de sodium ou dans une solution injectable de dextrose à 5 % jusqu’à l’obtention d’un volume maximal de 500 mL, dans des récipients en verre ou en polypropylène, est stable d’un point de vue physique et chimique pendant 8 heures à une température de 25 °C ± 2 °C à l’abri de la lumière. Ces solutions sont également stables pendant 48 heures lorsqu’elles sont réfrigérées (à une température de 2 °C à 8 °C) et, à l’abri de la lumière, pendant 6 heures supplémentaires à une température de 25 °C ± 2 °C.
La solution doit être protégée de la lumière pendant toute la durée de l’administration.
Conserver et transporter le médicament à une température de réfrigération (de 2 °C à 8 °C).
Conserver les flacons dans la boîte pour les protéger de la lumière.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Carmustine pour injection (en poudre) avec le propylène glycol comme diluant :
Chaque emballage contient 1 flacon avec 100 mg de poudre (flacon en verre ambré de type I avec bouchon en caoutchouc butyle) et 1 flacon (flacon en verre transparent de type I) avec 3 mL de solvant stérile.
La carmustine ne doit être utilisée que par des médecins ayant de l'expérience dans le traitement des tumeurs.
À usage unique exclusivement. N'utilisez que des solutions claires et incolores à jaune clair. N'utilisez que des récipients en verre pour la production et l'application.
Il faut respecter strictement les mesures de précaution requises pour la manipulation des cytostatiques. Diverses directives ont été publiées à ce sujet. Les pratiques recommandées dans ces lignes directrices ne font pas l'objet d'un consensus général quant à leur nécessité ou à leur pertinence.
Le contact accidentel de la solution de perfusion finie avec la peau a provoqué des brûlures et une pigmentation excessive des zones concernées. Le contact de la peau ou d'une muqueuse avec le lyophilisat ou la solution de BiCNU doit être immédiatement lavé abondamment à l'eau.
Pour minimiser le risque d'exposition cutanée, il faut toujours porter des gants imperméables lors de la manipulation des ampoules sèches de BiCNU avec solvant. Cela inclut toute manipulation de la préparation dans les cliniques, les pharmacies, les salles de stockage, les services de soins à domicile. En outre, également pendant le déballage et l'inspection, pendant le transport dans un bâtiment et pendant la préparation et l'administration de la dose.
Il faut respecter les directives relatives à la sécurité de la manipulation et de l'élimination des agents antinéoplasiques.
INSTRUCTIONS PARTICULIÈRES : Manipulation et élimination
Des procédures de manipulation et d'élimination appropriées des médicaments anticancéreux doivent être envisagées. Plusieurs lignes directrices sur ce sujet ont été publiées. Il n'y a pas d'accord général sur le fait que toutes les procédures recommandées dans les directives sont nécessaires ou appropriées.
Le contact accidentel de BiCNU reconstitué avec la peau a provoqué des brûlures et une hyperpigmentation de la zone affectée.
Le personnel chargé de la préparation de BiCNU doit porter des lunettes de sécurité et des blouses et masques jetables. Il faut toujours porter des gants imperméables pour manipuler les flacons contenant la poudre BiCNU pour injection afin de réduire au minimum le risque d'exposition cutanée. Il s'agit de toutes les activités de manipulation dans les établissements cliniques, les pharmacies, les entrepôts et les établissements de soins à domicile, y compris lors du déballage et de l'inspection, du transport dans un établissement et de la préparation et de l'administration des doses.
- 1. La préparation de BiCNU doit être effectuée dans une hotte à flux laminaire vertical (hotte biologique de classe II).
- 2. Il faut séparer toutes les aiguilles, seringues, flacons et autres matériaux qui ont été en contact avec BiCNU et les incinérer à 1 000 °C ou plus. Les conteneurs scellés peuvent exploser. Les flacons intacts doivent être retournés au fabricant pour être détruits. Des précautions appropriées doivent être prises lors de l'emballage de ces matériaux pour le transport.
- 3. Le personnel régulièrement impliqué dans la préparation et la manipulation de BiCNU doit subir des examens sanguins deux fois par an.
Carmustine pour injection (en solution) :
Chaque emballage contient 1 flacon de solution.
La carmustine ne doit être utilisée que par des médecins ayant de l’expérience dans le traitement des tumeurs.
À usage unique exclusivement. N’utilisez que des solutions claires et incolores à jaune claire. N’utilisez que des récipients en verre pour la production et l’application.
Les dilutions doivent se faire dans des conditions aseptiques.
Dilution pour chaque flacon de solution pour perfusion
Il ne faut utiliser le flacon qu’après qu’il ait atteint la température ambiante et la solution contenue dans le flacon doit se présenter sous la forme d’un liquide limpide avant d’être utilisée. Pour extraire la solution du flacon, il faut utiliser une aiguille dotée d’un trou plus grand (aiguille d’un calibre inférieur à 22).
Chaque millilitre de la solution contenue dans le flacon contient 100 mg de carmustine.
Chaque millilitre de la solution contenue dans le flacon doit être diluée dans une solution injectable de chlorure de sodium à 0,9 % ou dans une solution injectable de dextrose à 5 %, jusqu’à l’obtention d’un volume maximal de 500 mL. La solution obtenue contient une concentration finale de 0,2 mg/mL de carmustine et doit être conservée à l’abri de la lumière.
Avant utilisation, il convient d’examiner les flacons pour s’assurer de la présence d’un liquide limpide. Si des cristaux sont observés, ils peuvent être dissous à nouveau en laissant le flacon atteindre la température ambiante et en l’agitant.
Une fois prête, la solution doit être administrée sur une période de 1 à 2 heures, à l’abri de la lumière. L’administration doit être terminée dans les 3 heures suivant la dilution du médicament.
La perfusion de carmustine administrée en moins d’une heure peut produire une douleur intense et une sensation de brûlure au site d’injection.
La perfusion doit être administrée en utilisant un dispositif de perfusion en polyéthylène sans PVC.
Il faut respecter les directives relatives à la sécurité de la manipulation et de l’élimination des agents antinéoplasiques.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
SUBSTANCE PHARMACEUTIQUE
Nom commercial : BiCNU
Nom propre : Carmustine
Nom chimique : 1,3 bis (2-chloroéthyl)-1-nitrosourée
Formule de structure :
Formule moléculaire : C5H9N3O2Cl2
Masse moléculaire : 214,06
Propriétés physicochimiques : BiCNU (carmustine) est une nitrosourée qui se présente sous la forme de flocons fins, dentelés, cassants et de couleur jaune pâle dont le point de fusion se situe entre 30,5 et 32,0 °C. Elle est sensible à la lumière et vésicante et se décompose facilement à température ambiante. Il est peu soluble dans l'eau et dans les solutions salines, assez soluble dans le propylène glycol, soluble dans l'alcool à 50 % et très soluble dans les lipides.
Il est le plus stable à pH 4, mais ne reste pas stable plus longtemps dans des solutions plus acides ainsi que dans des solutions aqueuses de pH supérieur à 7.
14 ÉTUDES CLINIQUES
Sans objet.
15 MICROBIOLOGIE
Aucune information microbiologique n'est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE 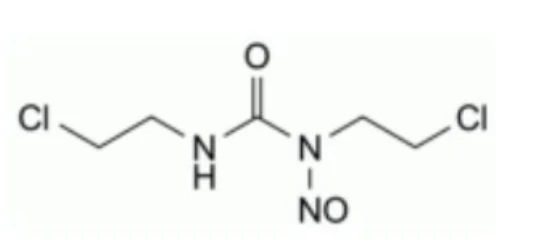
PHARMACOLOGIE
ANIMAL
Niveau plasmatique
Après une injection IV unique de 10 mg/kg chez le chien, le taux plasmatique de carmustine intacte atteint un pic de 30 mcg/mL avec une demi-vie inférieure à 15 minutes. La même demi-vie a également été constatée chez la souris. Il est intéressant de noter que les échantillons de plasma prélevés aussi tôt que 5 minutes après l'administration orale ou parentérale chez le singe ne contenaient pas de carmustine intacte.
Chez le singe, la demi-vie de la carmustine marquée au 14C et de ses produits de dégradation, déterminée par le comptage du 14C, est prolongée jusqu'à 22 heures après une injection IV unique de 10 mg/kg.
Une minute après la perfusion IV, la carmustine intacte a pu être détectée dans le LCR du chien et elle atteint 48 % de la concentration plasmatique après équilibrage.
Après injection IV, la carmustine intacte n'a pas été caractérisée dans le LCR du singe.
Des études avec de la carmustine marquée au 14C ont montré qu'après une injection IV de 10 mg/kg chez le chien, on observe que la radioactivité pénètre rapidement dans le LCR et atteint 18 % du taux plasmatique une minute après l'administration du médicament. L'état d'équilibre se produit au bout de 15 minutes et la concentration de carmustine atteint environ 60 % de celle du plasma.
Le taux de carmustine dans le LCR 15 minutes après l'injection IV chez le singe était de 73 % de celui du plasma et après 90 minutes, il atteignait 90 %.
Excrétion urinaire
La carmustine est excrétée sous forme inchangée dans l'urine dix minutes après une injection intraveineuse unique chez le chien. L'excrétion atteint un pic à environ 2 heures, puis diminue progressivement jusqu'à 3 heures plus tard. Néanmoins, dans aucun cas, la quantité totale de carmustine inchangée excrétée en 4 heures ne dépasse 0,1 % de la dose.
Chez la souris, l'excrétion urinaire de la 14C carmustine est rapide. Par exemple, il a atteint 62 % de la dose administrée 4 heures après une injection IV de 10 mg/kg. Cette excrétion est initialement plus rapide après administration intrapéritonéale que par voie sous-cutanée ou orale, mais aucune différence significative n'est constatée après 24 heures entre les différentes voies d'administration : le taux d'excrétion étant proche de 80 %.
Chez le singe, une moyenne de 68 % de la radioactivité 14C est récupérée dans l'urine 48 heures après une injection IV de 10 mg/kg de 14C carmustine. L'excrétion urinaire supplémentaire est minime après 48 heures.
Chez le chien, l'excrétion urinaire est plutôt lente avec 16 % en 2 heures et 30 % en 6 heures après une dose IV de 10 mg/kg de 14C carmustine.
Excrétion pulmonaire
Le CO2 expiré a été collecté chez des souris ayant reçu une dose intrapéritonéale de carmustine marquée au 14C. La récupération du CO2 14C pendant 24 heures a représenté en moyenne 8,5 % de la dose radioactive. Pas plus de 2 % de la dose ont été collectés sous forme de 14CO2 après administration IV chez le singe.
HUMAIN
Liaison aux protéines
Le degré moyen de liaison de la carmustine aux protéines plasmatiques humaines est d'environ 80 % à 0 °C. (Les expériences ont été réalisées à 0 °C en raison de l'extrême instabilité de la carmustine dans le plasma).
Niveau plasmatique
Les échantillons de plasma prélevés dès 5 minutes après l'administration du médicament par voie orale ou parentérale ne contenaient pas de carmustine intacte. Les concentrations plasmatiques de la radioactivité ont été prolongées avec une demi-vie d'environ 34 heures pour la carmustine 14C administrée par voie orale et de 67 heures pour la carmustine administrée par voie intraveineuse.
LCR
Après administration IV de 14C carmustine, on a trouvé du 14C radioactif dans le LCR de l'homme qui s'est équilibré avec la radioactivité plasmatique en 1 heure environ, montrant 97 et 30 % du niveau plasmatique chez 2 hommes, respectivement.
Excrétion urinaire
Des quantités extrêmement faibles de carmustine intacte ont été détectées dans les échantillons d'urine prélevés une demi-heure après l'administration du médicament (IV ou orale). Les échantillons d'urine ne contenaient pas de carmustine non altérée après une demi- heure supplémentaire.
La radioactivité trouvée dans l'urine était étonnamment similaire chez tous les patients, quelle que soit la voie d'administration (IV ou orale), et tout à fait comparable à celle des singes. Après 96 heures, une moyenne de 65 % de l'isotope avait été récupérée dans l'urine.
Excrétion pulmonaire
Sur 24 heures, l'excrétion de la radioactivité de la 14C carmustine sous forme de 14CO2 était d'environ 10 % de la dose après administration orale et de 6 % lorsqu'elle était administrée par voie IV. Bien que la carmustine soit bien absorbée après une administration orale, intrapéritonéale et sous-cutanée, elle est principalement utilisée par voie intraveineuse. La fraction active de la carmustine est encore inconnue, mais le taux élevé de dégradation de la carmustine dans le plasma suggère que l'activité biologique ainsi que la toxicité différée de la carmustine sont liées, au moins en partie, à ses produits de dégradation. Des études approfondies ont été menées sur la décomposition in vitro de la carmustine. Cependant, à ce jour, on ne sait rien de sa biodégradation, si ce n'est qu'une partie est excrétée sous forme de CO2, comme cela a été déterminé avec de la carmustine marquée au 14C.
TOXICOLOGIE
Toxicité aiguë
La DL50 de la carmustine a été établie chez le rat et la souris après différentes voies d'administration.
| Espèce | Gamme posologique (mg/kg) | Voie | Calcul de la DL50 basé sur la période d'observation de | DL50 (mg/kg) |
| Souris | 25,1 - 79,4 | IV | 21 jours | 45 |
| Souris | 50,0 - 60,0 | IM | 48 jours | 23 |
| Souris | 15,9 - 100,0 | Orale (méthylcellulose) | 21 jours | 42 |
| Souris | 20,0 - 112,0 | (IP | 25 jours | 45 |
| Rat | 14,0 - 50,0 | IV | 23 jours | 20 |
| Rat | 10,0 - 39,8 | Oral | 23 jours | 20 |
| Rat | 10,0 - 39,8 | Orale en solution saline | 23 jours | 20 |
Il est intéressant de noter les similitudes entre la toxicité de la voie IV et celle de la voie orale, tant chez la souris que chez le rat.
Des manifestations toxiques retardées de la carmustine ont été mises en évidence chez divers animaux incluant la souris, le rat, le chien et le singe. Ils comprennent les systèmes suivants dans l'ordre chronologique :
Système hématopoïétique
La carmustine supprime initialement plusieurs éléments hématopoïétiques de la moelle et les composants lymphoïdes de la rate et des ganglions, entraînant une leucopénie et une thrombocytopénie marquées et prolongées (2 à 3 semaines). La dépression médullaire était réversible si l'animal survivait.
Foie
Bien que des toxicités retardées soient couramment observées après l'exposition d'animaux de laboratoire à des agents alkylants, la carmustine a montré des manifestations toxiques hépatiques retardées étonnantes allant de 14 à 119 jours.
La fonction hépatique a été évaluée par une série de techniques standard après une dose orale unique de carmustine chez le rat. Après une semaine, toutes les doses de carmustine ont prolongé l'hypnose au pentobarbital et la rétention de la BSP. Par la suite, des élévations de la bilirubine sérique ont été observées, mais elles ont été retardées jusqu'à 63 jours à la dose la plus faible. La bilirubine sérique réagissait directement aux premiers stades, mais elle est ensuite passée à une réaction indirecte, ce qui coïncide avec une réduction de la rétention de BSP.
L'étude histopathologique a révélé une péricholangite précoce et une nécrose des canaux biliaires. Plus tard, une hyperplasie biliaire et une cirrhose se sont développées. Ces résultats révèlent une capacité unique de la carmustine à produire une toxicité bimodale prolongée et progressive entraînant une hyperbilirubinémie. Ces manifestations toxiques étaient également accompagnées d'une augmentation des ALT et AST ainsi que des phosphatases alcalines.
Rénal
Des lésions rénales sans pathologie rénale distinctive se sont traduites par une augmentation de l'azote uréique sanguin chez le singe et le chien après l'administration de carmustine par voie orale ou IV.
Autres
Il est à noter que l'on a souvent observé une perte de poids pendant le traitement à la carmustine et que cela semble être une manifestation des effets toxiques distincts de la carmustine. Le fait que la carmustine entraîne une réduction significative de l'absorption de glucose (54,4 %) et d'eau (50,0 %) dans l'intestin est pertinent pour cette observation.