


Monographie de produit - Bosulif (Pfizer Canada, 100 mg, 500 mg)
Modifications importantes apportées récemment à la monographie
| 3 Encadré sur les mises en garde et précautions importantes | 2024-07 |
| 7 Mises en garde et précautions, Généralités | 2024-07 |
| 7 Mises en garde et précautions, Infections et infestations | 2024-07 |
| 7 Mises en garde et précautions, Appareil cardiovasculaire | 2024-07 |
| 7 Mises en garde et précautions, Système endocrinien et métabolisme | 2024-07 |
| 7 Mises en garde et précautions, Appareil digestif | 2024-07 |
| 7 Mises en garde et précautions, Système sanguin et lymphatique | 2024-07 |
| 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique | 2024-07 |
| 7 Mises en garde et précautions, Système immunitaire | 2024-07 |
| 7 Mises en garde et précautions, Appareil locomoteur | 2024-07 |
| 7 Mises en garde et précautions, Fonction rénale | 2024-07 |
| 7 Mises en garde et précautions, Appareil respiratoire | 2024-07 |
| 7 Mises en garde et précautions, Sensibilité et résistance | 2024-07 |
| 7 Mises en garde et précautions, 7.1 Populations particulières | 2024-07 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 5
1 Indications .................................................................................................................... 5
1.1 Pédiatrie ............................................................................................................................... 5
1.2 Gériatrie ............................................................................................................................... 5
2 Contre-indications ......................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ............................................ 6
4 Posologie et administration ........................................................................................... 6
4.1 Considérations posologiques ............................................................................................... 6
4.2 Posologie recommandée et ajustement posologique ......................................................... 7
4.3 Administration ..................................................................................................................... 9
4.4 Dose oubliée ........................................................................................................................ 9
- 5. Surdose ......................................................................................................................... 9
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement .......................... 10
- 7.
Mises en garde et précautions ..................................................................................... 11
Généralités .........................................................................................................................................11
Cancérogenèse et génotoxicité .........................................................................................................12
Appareil cardiovasculaire...................................................................................................................12
Conduite et utilisation de machines ..................................................................................................13
Système endocrinien et métabolisme ...............................................................................................13
Appareil digestif .................................................................................................................................13
Système sanguin et lymphatique .......................................................................................................14
Fonctions hépatique, biliaire et pancréatique ...................................................................................15
Système immunitaire .........................................................................................................................16
Surveillance et examens de laboratoire ............................................................................................17
Appareil musculosquelettique ...........................................................................................................17
Fonction rénale ..................................................................................................................................18
Santé reproductive ............................................................................................................................19
Appareil respiratoire ..........................................................................................................................19
Sensibilité et résistance .....................................................................................................................19
Appareil cutané ..................................................................................................................................20
7.1 Populations particulières ...................................................................................................20
7.1.1 Grossesse .....................................................................................................................20
7.1.2 Allaitement ..................................................................................................................20
7.1.3 Enfants et adolescents.................................................................................................20
7.1.4 Personnes âgées ..........................................................................................................20
7.1.5 Origine asiatique ..........................................................................................................20
8 Effets indésirables ....................................................................................................... 21
8.1 Aperçu des effets indésirables ...........................................................................................21
8.2 Effets indésirables observés au cours des études cliniques ..............................................21
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......................39
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .................................................................................39
8.5 Effets indésirables observés après la commercialisation ..................................................43
9 Interactions médicamenteuses .................................................................................... 43
9.1 Interactions médicamenteuses graves ..............................................................................43
9.2 Aperçu des interactions médicamenteuses .......................................................................43
9.3 Interactions médicament-comportement .........................................................................43
9.4 Interactions médicament-médicament .............................................................................44
9.5 Interactions médicament-aliment .....................................................................................48
9.6 Interactions médicament-plante médicinale .....................................................................49
9.7 Interactions médicament-examens de laboratoire ...........................................................49
10 Pharmacologie clinique ........................................................................................... 49
10.1 Mode d’action ....................................................................................................................49
10.2 Pharmacodynamie .............................................................................................................49
10.3 Pharmacocinétique ............................................................................................................50
11 Conservation, stabilité et mise au rebut ................................................................... 53
Partie 2 : Renseignements scientifiques .............................................................................. 54
13 Renseignements pharmaceutiques .......................................................................... 54
14 Études cliniques ...................................................................................................... 55
14.1 Études cliniques par indication ..........................................................................................55
16 Toxicologie non clinique .......................................................................................... 74
Renseignements destinés aux patient·e·s............................................................................ 79
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
BOSULIF (bosutinib) est indiqué dans :
- le traitement des adultes venant de recevoir un diagnostic de leucémie myéloïde chronique à chromosome Philadelphie positif (LMC Ph+) en phase chronique.
L’autorisation de commercialisation chez les patients venant de recevoir un diagnostic de LMC Ph+ en phase chronique se fonde sur les taux de réponse moléculaire majeure (RMM) observés au cours d’une étude clinique de phase III comportant un suivi minimal de 12 mois (voir 14 Études cliniques).
le traitement des adultes atteints de leucémie myéloïde chronique (LMC) à chromosome
Philadelphie positif (Ph+) en phase chronique, en phase accélérée ou en crise blastique qui ont présenté une résistance ou une intolérance à un traitement préalable par un inhibiteur de tyrosine kinase.
Chez les patients ayant présenté une résistance ou une intolérance à un traitement préalable par un inhibiteur de tyrosine kinase, l’autorisation de commercialisation se fonde sur les taux de réponse cytogénétique et hématologique obtenus dans une étude de phase I/II menée auprès d’un seul groupe de patients. L’avantage sur le plan de la survie globale n’a pas été démontré (voir 14 Études cliniques).
BOSULIF doit être prescrit par un professionnel de la santé qualifié qui a de l’expérience dans le traitement de la leucémie myéloïde chronique et l’administration d’antinéoplasiques.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Aucune différence d’ordre pharmacocinétique liée à l’âge n’a été observée chez les personnes âgées.
2 Contre-indications
Ne pas utiliser BOSULIF (bosutinib) chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit ou du contenant. Dans le cadre d’études menées sur le cancer, des cas d’hypersensibilité au médicament de grade 3 ou 4 ont été signalés chez des patients traités par BOSULIF en monothérapie.
Deux cas (moins de 0,2 %) de choc anaphylactique de grade 4 lié au médicament ont été rapportés chez des patients traités par BOSULIF (voir 8 Effets indésirables). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Ne pas utiliser BOSULIF chez les patients ayant des antécédents de syndrome du QT long ou dont l’intervalle QT demeure supérieur à 480 ms (voir 8 Effets indésirables).
Ne pas utiliser BOSULIF en présence d’hypokaliémie ou d’hypomagnésémie non corrigées (voir
8 Effets indésirables).
- Ne pas utiliser BOSULIF chez les patients qui présentent une insuffisance hépatique. Un risque plus élevé d’allongement de QT a été associé à une baisse de la fonction hépatique (voir 10 Pharmacologie clinique, 7 Mises en garde et précautions, Populations particulières et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
3 Encadré sur les mises en garde et précautions importantes
- Interactions avec les inhibiteurs ou les inducteurs de la CYP3A4. L’emploi concomitant d’inhibiteurs ou d’inducteurs puissants ou modérés de la CYP3A4 doit être évité pendant le traitement par BOSULIF (voir 7 Mises en garde et précautions, 9.4 Interactions médicament-médicament, 9.5 Interactions médicament-aliment et 4 Posologie et administration)
- Toxicité gastro-intestinale, y compris diarrhée (voir 7 Mises en garde et précautions et 8 Effets indésirables)
- Hépatotoxicité, y compris des cas répondant à la loi de Hy (voir 7 Mises en garde et précautions et 8 Effets indésirables)
Insuffisance cardiaque, y compris des cas mortels (voir 7 Mises en garde et précautions et
8 Effets indésirables)
- Rétention hydrique, y compris épanchement pleural, œdème pulmonaire et épanchement péricardique (parfois mortels) (voir 7 Mises en garde et précautions et 8 Effets indésirables)
- Hémorragies (voir 7 Mises en garde et précautions et 8 Effets indésirables)
- Allongement de l’intervalle QT (voir 7 Mises en garde et précautions et 8 Effets indésirables)
4 Posologie et administration
4.1 Considérations posologiques
Emploi concomitant d’inhibiteurs de la CYP3A
Éviter l’emploi concomitant d’inhibiteurs puissants ou modérés de la CYP3A et de BOSULIF, car il pourrait entraîner une hausse de la concentration plasmatique de bosutinib (voir 9.4 Interactions médicament-médicament et 9.5 Interactions médicament-aliment).
Emploi concomitant d’inducteurs de la CYP3A
Éviter l’emploi concomitant d’inducteurs puissants ou modérés de la CYP3A et de BOSULIF. L’importante diminution de l’exposition au bosutinib résultant de l’administration de BOSULIF avec de la rifampicine porte à penser que l’augmentation de la dose de BOSULIF lorsqu’il est administré avec des inducteurs puissants ou modérés de la CYP3A est peu susceptible de contrebalancer adéquatement cette diminution (voir 9.4 Interactions médicament-médicament).
Insuffisance hépatique
BOSULIF est contre-indiqué chez les patients qui ont une insuffisance hépatique (voir 2 Contre-indications et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisance rénale
Patients venant de recevoir un diagnostic de LMC Ph+ en phase chronique
Chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine [ClCr] se situant entre 30 et < 50 mL/min, estimée par l’équation Cockcroft-Gault), la dose quotidienne recommandée de bosutinib est de 300 mg, à prendre avec de la nourriture (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Chez les patients atteints d’une insuffisance rénale sévère (ClCr < 30 mL/min, estimée par l’équation Cockcroft-Gault), la dose quotidienne recommandée de bosutinib est de 200 mg, à prendre avec de la nourriture (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Patients atteints de LMC Ph+ en phase chronique, en phase accélérée ou en crise blastique qui présentent une résistance ou une intolérance aux traitements antérieurs
Chez les patients présentant une insuffisance rénale modérée (clairance de la créatinine [ClCr] de 30 à 50 mL/min, estimée par l’équation Cockcroft-Gault), la dose quotidienne recommandée de bosutinib est de 400 mg, à prendre avec de la nourriture (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Chez les patients atteints d’une insuffisance rénale sévère (ClCr < 30 mL/min, estimée par l’équation Cockcroft-Gault), la dose quotidienne recommandée de bosutinib est de 300 mg, à prendre avec de la nourriture (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
La dose de départ recommandée pour les patients atteints d’insuffisance rénale modérée ou sévère a été établie au moyen d’un modèle pharmacologique, l’efficacité et l’innocuité de BOSULIF n’ayant pas été évaluées chez ces patients. BOSULIF ne doit être administré à ces patients que si les bienfaits escomptés l’emportent sur les risques. La fonction rénale doit être évaluée au début du traitement, puis surveillée étroitement durant ce dernier (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
4.2 Posologie recommandée et ajustement posologique
- Le bosutinib doit être pris 1 fois par jour par voie orale. Le comprimé doit être avalé entier, avec un repas. La dose de bosutinib doit être prise environ à la même heure tous les jours. Ne pas prendre avec des produits renfermant du pamplemousse, de la carambole, de la grenade, de l’orange de Séville ni d’autres fruits semblables dont on sait qu’ils inhibent la CYP3A4 (voir 9.1 Interactions médicamenteuses graves et 9.5 Interactions médicament-aliment). Les comprimés ne doivent pas être écrasés, coupés, ni dissous dans un liquide.
- Lors des essais cliniques, le traitement par le bosutinib s’est poursuivi jusqu’à l’évolution de la maladie ou jusqu’à l’intolérance au traitement.
- Si le patient oublie de prendre une dose (retard de plus de 12 heures), il ne doit pas prendre de dose ce jour-là. Il doit plutôt prendre la prochaine dose à l’heure habituelle le lendemain.
- Lors d’études cliniques menées auprès d’adultes atteints de LMC Ph+, l’augmentation de la dose par paliers de 100 mg 1 fois par jour jusqu’à une dose maximale de 600 mg 1 fois par jour a été permise chez les patients n’ayant pas obtenu de réponse hématologique, cytogénétique ou moléculaire à la dose initiale recommandée et qui étaient exempts d’effets indésirables de grade 3 ou plus. On s’attend à ce que l’augmentation de la dose entraîne plus d’effets toxiques.
- Santé Canada n’a pas autorisé d’indication chez les enfants.
Patients venant de recevoir un diagnostic de LMC Ph+ en phase chronique
La dose recommandée de BOSULIF est de 400 mg 1 fois par jour par voie orale. Le comprimé doit
être avalé entier, avec un repas.
Patients atteints de LMC Ph+ en phase chronique, en phase accélérée ou en crise blastique qui présentent une résistance ou une intolérance aux traitements antérieurs
La dose recommandée de BOSULIF est de 500 mg 1 fois par jour par voie orale. Le comprimé doit
être avalé entier, avec un repas.
Réglage de la dose dans les cas d’effets indésirables non hématologiques
Hausse des taux de transaminases hépatiques : Si les taux de transaminases hépatiques s’élèvent à > 5 fois la limite supérieure de la normale (LSN), il faut interrompre le traitement par BOSULIF jusqu’à ce qu’ils s’établissent à ≤ 2,5 fois la LSN, et reprendre le traitement à la dose de 400 mg 1 fois par jour à ce moment. Si les taux n’ont pas atteint cette valeur au bout de 4 semaines, l’arrêt du traitement par BOSULIF doit alors être envisagé. En présence d’une élévation des taux de transaminases à ≥ 3 fois la LSN, d’un taux de bilirubine à > 2 fois la LSN et d’un taux de phosphatase alcaline à < 2 fois la LSN, la prise de BOSULIF doit être interrompue.
Diarrhée : En cas de diarrhée de grade 3 ou 4 selon les CTCAE du NCI (augmentation de ≥ 7 selles/jour comparativement à la période précédant le traitement), la prise de BOSULIF doit être arrêtée temporairement. Les patients aux prises avec de tels effets doivent recevoir les soins standards, notamment des antidiarrhéiques ou une réhydratation. Le traitement par BOSULIF peut être repris en réduisant la dose de 100 mg 1 fois par jour lorsque la diarrhée est de grade 1 ou moins.
Si d’autres effets toxiques non hématologiques modérés ou sévères d’importance clinique se manifestent, le traitement par BOSULIF doit être interrompu, puis repris en réduisant la dose de 100 mg 1 fois par jour lorsque les effets toxiques ont disparu. Lorsque cela est approprié sur le plan clinique, le retour à la dose initiale 1 fois par jour peut être envisagé. Des doses inférieures à 300 mg/jour ont été administrées à des patients, mais leur efficacité n’a pas été établie.
Réglage de la dose dans les cas d’effets indésirables hématologiques
Il est recommandé de diminuer la dose dans les cas de neutropénie et de thrombopénie sévères ou persistantes (voir le tableau ci-dessous). L’interruption du traitement ou une diminution de la dose peut être nécessaire en présence d’effets indésirables hématologiques (neutropénie, thrombopénie) qui ne sont pas liés à la leucémie sous-jacente (tableau 1).
Tableau 1 – Réglage de la dose dans les cas de neutropénie et de thrombopénie
Nombre absolu de
polynucléaires neutrophiles
NAPN < 1,0 × 10⁹/L
ou
Numération plaquettaire
< 50 × 109/L
Interrompre l’administration de BOSULIF jusqu’à ce que le NAPN soit ≥ 1,0 × 10⁹/L et la numération plaquettaire ≥ 50 × 109/L.
Reprendre le traitement par BOSULIF à la même dose si les taux reviennent à la normale en l’espace de 2 semaines. Si la numération sanguine demeure basse durant > 2 semaines, reprendre le traitement en diminuant la dose de 100 mg lorsque les taux reviendront à la normale.
Si l’une ou l’autre forme de cytopénie réapparaît, interrompre le traitement, et lorsque les taux reviendront à la normale, reprendre le traitement en diminuant de nouveau la dose de 100 mg.
Des doses inférieures à 300 mg/jour ont été administrées à des patients, mais leur efficacité n’a pas été établie.
4.3 Administration
Par voie orale.
4.4 Dose oubliée
Si le patient oublie de prendre une dose (retard de plus de 12 heures), il ne doit pas prendre de dose ce jour-là. Il doit plutôt prendre la prochaine dose à l’heure habituelle le lendemain.
5. Surdose
L’expérience clinique acquise en matière de surdose de BOSULIF se limite à des cas isolés. On n’a pas signalé de manifestations indésirables graves associées à ces cas de surdose. Il faut surveiller tout patient qui prend une surdose de BOSULIF et lui administrer le traitement symptomatique qui s’impose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844-POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Description
Comprimés BOSULIF (bosutinib) à 100 mg
Chaque comprimé BOSULIF à 100 mg renferme 103,40 mg de monohydrate de bosutinib équivalant à 100 mg de bosutinib.
Comprimé pelliculé jaune, ovale et biconvexe, sur lequel « Pfizer » a été gravé d’un côté, et « 100 » de l’autre.
Comprimés BOSULIF (bosutinib) à 500 mg
Chaque comprimé BOSULIF à 500 mg renferme 516,98 mg de monohydrate de bosutinib équivalant à 500 mg de bosutinib.
Comprimé pelliculé rouge, ovale et biconvexe, sur lequel « Pfizer » a été gravé d’un côté, et « 500 » de l’autre.
Les modes de conditionnement des comprimés BOSULIF (bosutinib) sont énumérés dans le tableau 3 :
Tableau 3 – Présentation et conditionnement
| Teneur (mg) | Conditionnement | Description des comprimés |
| 100 mg | 28 comprimés (2 plaquettes alvéolées* de 14 comprimés) | Comprimés pelliculés jaunes, ovales et biconvexes, sur lesquels « Pfizer » a été gravé d’un côté, et « 100 » de l’autre |
| 500 mg | 28 comprimés (2 plaquettes alvéolées* de 14 comprimés) | Comprimés pelliculés rouges, ovales et biconvexes, sur lesquels « Pfizer » a été gravé d’un côté, et « 500 » de l’autre |
* Plaquettes alvéolées opaques blanches triple épaisseur (polychlorure de vinyle [PVC]/aclar/PVC) dont le revers en aluminium est déchiré par pression.
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| Orale | Comprimés à 100 mg et à 500 mg | Enrobage : oxyde de fer jaune (100 mg) et oxyde de fer rouge (500 mg) Comprimé : croscarmellose sodique, oxyde de fer jaune, stéarate de magnésium, cellulose microcristalline, poloxamère, polyéthylèneglycol, alcool polyvinylique, povidone, talc et dioxyde de titane | ||
7. Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Inhibiteurs de la CYP3A
L’exposition au bosutinib peut être accrue lorsque celui-ci est administré avec des inhibiteurs de la CYP3A. Éviter l’emploi concomitant d’inhibiteurs puissants ou modérés de la CYP3A (voir 9.1 Interactions médicamenteuses graves et 9.5 Interactions médicament-aliment).
Inducteurs de la CYP3A
L’exposition au bosutinib diminue lorsque celui-ci est administré avec des inducteurs de la CYP3A. Éviter l’emploi concomitant d’inducteurs puissants ou modérés de la CYP3A (voir 9.4 Interactions médicament-médicament).
Rétention hydrique
Le traitement par BOSULIF a été associé à une rétention hydrique (épanchement péricardique, épanchement pleural, œdème pulmonaire ou œdème périphérique; voir 8 Effets indésirables).
Dans l’étude clinique de phase III menée auprès de 268 patients venant de recevoir un diagnostic de LMC en phase chronique et traités par BOSULIF à 400 mg, une rétention hydrique sévère (de grade 3 ou
- 4) a été signalée chez 3 (1,1 %) des patients. De ce nombre, 2 patients ont eu un épanchement pleural de grade 3, et 1 patient a subi un épanchement péricardique de grade 3. Six (2,2 %) des patients ont signalé des manifestations indésirables graves, dont la plus fréquente (≥ 1 %) était l’épanchement pleural (4 patients [1,5 %]).
Dans l’étude clinique de phase I/II menée auprès d’un seul groupe de 570 patients atteints de leucémie Ph+ préalablement traitée, une rétention hydrique sévère (de grade 3 ou 4) s’est produite chez 32 (5,6 %) des patients. De ce nombre, 25 patients ont subi un épanchement pleural de grade 3 ou 4, 9 patients ont subi un épanchement péricardique de grade 3 ou 4, 3 patients ont subi une rétention hydrique de grade 3, 2 patients ont subi un œdème périphérique de grade 3, 2 patients ont subi un œdème de grade 3, 1 patient a subi un œdème pulmonaire de grade 3, et 1 patient a subi un gonflement de grade 3. Des manifestations indésirables graves se sont produites chez 38 (6,7 %) des patients, et les plus fréquentes (≥ 1 %) ont été l’épanchement pleural (31 patients [5,4 %]) et l’épanchement péricardique (9 patients [1,6 %]). Un patient est décédé en raison d’un œdème pulmonaire.
Les patients doivent être pesés régulièrement, faire l’objet d’une surveillance visant à déceler l’apparition de signes et de symptômes d’une rétention hydrique, et recevoir les soins standards, comme des diurétiques. La prise en charge de ces manifestations peut également comprendre l’interruption temporaire du traitement par BOSULIF, une réduction de la dose ou encore l’arrêt de BOSULIF (voir 4 Posologie et administration).
Infections et infestations
BOSULIF peut prédisposer les patients immunodéprimés ou les patients âgés aux infections d’origine bactérienne, fongique, virale ou protozoaire. Des infections de grade 3 ou 4 ont été signalées chez 10,5 % des patients traités par le bosutinib dans l’ensemble des études sur la leucémie (n = 1372). Les plus fréquentes (≥ 1 %) ont été la pneumonie (3,9 %) et la sepsie (1,2 %). Des infections ont été signalées à titre de manifestations indésirables graves ou de manifestations mortelles survenues pendant le traitement chez respectivement 12,2 % et 0,3 % des patients.
Cancérogenèse et génotoxicité
Des cas de second cancer primitif ont été signalés lors d’essais cliniques sur BOSULIF menés chez l’humain (voir 8 Effets indésirables).
Dans une étude de cancérogénicité de 2 ans chez le rat, dans l’ensemble, aucune augmentation pertinente du nombre de lésions néoplasiques associées au bosutinib n’a été mise en évidence. D’après les résultats d’études non cliniques, le bosutinib n’avait pas d’effet génotoxique ni mutagène (voir 16 Toxicologie non clinique).
Appareil cardiovasculaire
Les patients présentant une cardiopathie d’importance ou non maîtrisée (p. ex., infarctus du myocarde récent, insuffisance cardiaque congestive ou angine instable) ont été exclus des essais cliniques.
Allongement de QT
Dans l’ensemble des études sur la leucémie (n = 1372), 0,5 % des patients traités par le bosutinib ont présenté des intervalles QTcF de plus de 500 ms, et 0,8 % des patients ont présenté un allongement de QTcF de plus de 60 ms par rapport aux valeurs initiales. Les patients ayant dès le départ une maladie cardiovasculaire d’importance ou non maîtrisée, notamment un allongement de l’intervalle QT, ont été exclus des essais cliniques en vertu des critères du protocole (voir 8 Effets indésirables).
Dans une étude de phase III menée chez des patients venant de recevoir un diagnostic de LMC Ph+ en phase chronique et traités par le bosutinib à 500 mg, BOSULIF a été associé à des diminutions statistiquement significatives de la fréquence cardiaque, de l’ordre d’environ 4 battements par minute, après 2 et 3 mois de traitement (voir 8 Effets indésirables).
BOSULIF doit être administré avec prudence aux patients qui ont des antécédents d’allongement de QTc, qui y sont prédisposés, ou qui présentent une cardiopathie d’importance ou non maîtrisée, notamment ceux qui ont récemment fait un infarctus du myocarde, qui sont atteints d’insuffisance cardiaque congestive, d’angine instable ou de bradycardie d’importance clinique, ou qui prennent des médicaments ayant la réputation de prolonger l’intervalle QT (p. ex., des antiarythmiques ou d’autres substances qui peuvent prolonger l’intervalle QT; voir 9.4 Interactions médicament-médicament). La présence d’une hypokaliémie et d’une hypomagnésémie peut accroître davantage cet effet. Il est conseillé de surveiller l’apparition d’un effet sur l’intervalle QTc et de faire un ECG avant d’amorcer un traitement par BOSULIF, de même qu’au besoin, en fonction du tableau clinique. L’hypokaliémie ou l’hypomagnésémie doivent être maîtrisées avant d’entreprendre le traitement par BOSULIF, et les taux de potassium et de magnésium doivent être mesurés périodiquement pendant le traitement (voir 2 Contre-indications).
Les patients atteints d’insuffisance hépatique qui font l’objet d’un traitement par BOSULIF sont plus susceptibles de présenter un allongement de QT (voir 2 Contre-indications et 7 Mises en garde et précautions, Populations particulières).
Toxicité cardiaque
BOSULIF peut avoir des effets toxiques sur l’appareil cardiovasculaire, dont les suivants : insuffisance cardiaque, dysfonctionnement ventriculaire gauche, manifestations d’ischémie cardiaque et fibrillation auriculaire (voir 8 Effets indésirables). Les manifestations d’insuffisance cardiaque se sont produites plus souvent chez les patients qui avaient déjà été traités que chez les patients venant de recevoir un diagnostic de LMC, de même que chez les patients très âgés ou qui présentaient des facteurs de risque, y compris des antécédents médicaux d’insuffisance cardiaque. Les manifestations d’ischémie cardiaque se sont produites tant chez les patients qui avaient déjà été traités que chez les patients venant de recevoir un diagnostic de LMC. La prudence s’impose chez les patients qui ont des antécédents de troubles cardiaques pertinents ou qui y sont prédisposés.
Il importe d’être à l’affût de signes et de symptômes évocateurs d’insuffisance ou d’ischémie cardiaques et de les traiter en fonction du tableau clinique. Interrompre l’administration de BOSULIF, réduire la dose ou mettre fin au traitement, au besoin (voir 4 Posologie et administration).
Dans l’étude clinique de phase III portant sur 268 patients venant de recevoir un diagnostic de LMC et traités par BOSULIF à 400 mg, 14,2 % des patients du groupe BOSULIF ont éprouvé des manifestations cardiaques (de grade 3 ou 4 dans 5,2 % des cas) comparativement à 6,0 % des patients du groupe imatinib (manifestations de grade 3 ou 4 dans 1,1 % des cas). Une insuffisance cardiaque est apparue chez 1,9 % des patients sous bosutinib, comparativement à 0,8 % des patients sous imatinib. Des manifestations d’ischémie cardiaque se sont produites chez 4,9 % des patients sous bosutinib, par rapport à 0,8 % des patients traités par l’imatinib. Deux (0,7 %) des patients ont subi des manifestations cardiaques en cours de traitement (insuffisance cardiaque aiguë, ischémie myocardique) qui ont mené à la mort dans le groupe bosutinib, mais aucune manifestation de ce genre n’a été relevée dans le groupe imatinib.
Dans une étude de phase I /II à un seul groupe de traitement portant sur 570 patients atteints de leucémie Ph+ préalablement traitée, 16,7 % des patients ont éprouvé des manifestations cardiaques (de grade 3 ou 4 dans 8,4 % des cas). Une insuffisance cardiaque est apparue chez 5,3 % des patients, et des manifestations d’ischémie cardiaque ont été observées chez 5,1 % des patients traités par le bosutinib. Les manifestations cardiaques survenues en cours de traitement ont été mortelles chez 10 (1,8 %) des patients.
Conduite et utilisation de machines
L’effet du bosutinib sur la capacité de conduire et de faire fonctionner des machines n’a fait l’objet d’aucune étude. Les patients qui éprouvent des étourdissements ou d’autres effets indésirables pouvant influer sur leur capacité de conduire un véhicule ou de faire fonctionner des machines de façon sécuritaire ne devraient pas pratiquer ces activités tant et aussi longtemps que ces effets indésirables persistent (voir 8 Effets indésirables).
Système endocrinien et métabolisme
Syndrome de lyse tumorale
Un syndrome de lyse tumorale de grade 3 ou 4 a été signalé chez 0,3 % des patients traités par le bosutinib dans l’ensemble des études sur la leucémie (n = 1372). Il faut surveiller de près la fonction rénale durant le traitement et veiller à maintenir une bonne hydratation si on juge qu’il existe un risque important de syndrome de lyse tumorale.
Appareil digestif
Diarrhée et vomissements
BOSULIF doit être administré avec prudence aux patients qui présentent des troubles gastro-intestinaux d’importance clinique ou qui ont récemment éprouvé de tels troubles, et seulement après une évaluation rigoureuse des risques et des avantages liés au traitement, car les patients aux prises avec ce type de troubles (p. ex., diarrhée ou vomissements sévères) ont été exclus des études cliniques sur la LMC.
De la diarrhée et des vomissements ont été observés respectivement chez 80 % et 34 % des patients traités par BOSULIF dans l’ensemble des études sur la leucémie (n = 1372).
Des 1103 patients (80,4 %) qui ont eu de la diarrhée, 14 ont cessé de prendre du bosutinib à cause de cette manifestation indésirable. Des antidiarrhéiques ont été donnés en concomitance à 756 (68,5 %) des patients. Les effets toxiques n’ont pas dépassé le grade 1 chez 575 (41,9 %) des patients, le grade 2 chez 383 (27,9 %) des patients, le grade 3 chez 144 (10,5 %) des patients; et 1 patient (0,1 %) a subi une diarrhée de grade 4. Chez les patients aux prises avec de la diarrhée, le temps médian écoulé avant l’apparition du premier épisode a été de 2 jours (min.-max : 1-2,702 jours), et la durée médiane de la diarrhée (tous grades confondus) a été de 2 jours (min.-max : 1-4,247 jours). Parmi les patients sous bosutinib ayant fait état de diarrhées, 40,3 % ont présenté un épisode qui a duré plus de 28 jours consécutifs.
Chez les 1103 patients qui ont eu de la diarrhée, la prise en charge a consisté en l’arrêt du traitement pour 218 patients (19,8 %), et le traitement par le bosutinib a été repris pour 208 (95,4 %) d’entre eux. En tout, 201 (96,6 %) de ces 208 patients n’ont pas eu d’autre épisode ultérieur de diarrhée ou n’ont pas mis fin au traitement par le bosutinib en raison d’un épisode subséquent de diarrhée.
Les patients aux prises avec de telles manifestations indésirables doivent recevoir les soins standards, notamment des antidiarrhéiques ou une réhydratation. Comme certains antiémétiques et antidiarrhéiques sont associés à un risque d’allongement de l’intervalle QT pouvant donner lieu à des torsades de pointes, l’administration concomitante de ces agents devrait être évaluée avec soin. La prise en charge de ces manifestations peut également comprendre l’interruption temporaire du traitement par BOSULIF, une réduction de la dose ou encore l’arrêt de BOSULIF (voir 4 Posologie et administration et 8 Effets indésirables).
Système sanguin et lymphatique
Dépression médullaire
Des cas de thrombopénie, d’anémie et de neutropénie ont été signalés respectivement chez 27 %, 25 % et 13 % des patients traités par le bosutinib dans l’ensemble des études sur la leucémie (n = 1372) (voir 8 Effets indésirables).
Durant le premier mois de traitement par BOSULIF, un hémogramme (y compris une numération plaquettaire) doit être réalisé toutes les semaines chez les patients atteints de leucémie Ph+, puis mensuellement par la suite ou à la fréquence qui convient selon le tableau clinique. La prise en charge de la dépression médullaire peut comprendre l’interruption temporaire du traitement par BOSULIF, une réduction de la dose ou encore l’arrêt de BOSULIF (voir 4 Posologie et administration et 8 Effets indésirables).
Hémorragies
Le bosutinib est associé à des hémorragies, la plus fréquente étant l’épistaxis de grade 1. Des hémorragies ont été signalées à titre de manifestations indésirables graves chez 4,2 % des patients traités par le bosutinib et ont été mortelles pour 0,5 % des patients dans l’ensemble des études sur la leucémie (n = 1372). Les manifestations indésirables graves les plus fréquentes étaient les hémorragies gastro-intestinales (1,5 %), qui regroupaient hémorragie digestive, rectorragie, hématochésie, hématome de la paroi abdominale, hémorragie d’un ulcère duodénal, hémorragie gastrique, hémorragie intestinale, hémorragie gastro-intestinale basse, hémorragie rétropéritonéale et méléna.
Dans l’étude clinique de phase III menée auprès de 268 patients venant de recevoir un diagnostic de LMC et traités par BOSULIF à 400 mg, 10 patients (3,7 %) ont subi des hémorragies considérées comme des manifestations indésirables graves, mais aucune n’a été mortelle.
Dans l’étude clinique de phase I/II à un seul groupe de traitement menée auprès de 570 patients atteints de leucémie Ph+ préalablement traitée, 36 (6,3 %) des patients ont subi des hémorragies considérées comme des manifestations indésirables graves. On a dénombré 5 décès (0,9 %) associés à des manifestations hémorragiques (hémorragie gastro-intestinale basse, hémorragie intraventriculaire et hémorragie cérébrale, survenue chez 1 patient chacune, et hémorragie sous-arachnoïdienne survenue chez 2 patients).
Troubles plaquettaires / de la coagulation
Les patients traités par BOSULIF qui ont des troubles plaquettaires / de la coagulation pourraient être plus vulnérables aux hémorragies et devraient faire l’objet d’une surveillance étroite pendant le traitement par BOSULIF.
Fonctions hépatique, biliaire et pancréatique
Hépatotoxicité
Le traitement par le bosutinib est associé à une hausse des taux de transaminases sériques (alanine aminotransférase [ALAT] et aspartate aminotransférase [ASAT]; voir 8 Effets indésirables).
Deux cas de manifestations correspondant à une lésion hépatique d’origine médicamenteuse répondant à la loi de Hy (définie par une augmentation des taux d’ALAT ou d’ASAT à ≥ 3 fois la LSN, de même qu’un taux de bilirubine totale à > 2 fois la LSN et un taux de phosphatase alcaline à < 2 fois la LSN) se sont produits, sans que d’autres causes soient identifiées. Ces cas sont survenus chez 2 (0,1 %) des 1711 patients traités par le bosutinib dans l’ensemble des études portant sur les tumeurs solides et les hémopathies malignes.
Lors des études cliniques réunissant des patients (n = 1372) atteints de LMC ou de leucémies Ph+, les hausses des taux de transaminases ont généralement été observées au début du traitement : dans plus de 80 % des cas, la première manifestation, quel qu’en soit le grade, est survenue au cours des 3 premiers mois du traitement.
Chez les 570 patients de l’étude de phase I/II à un seul groupe de traitement portant sur des patients atteints de LMC qui présentaient une résistance ou une intolérance à un traitement préalable, des manifestations indésirables associées à une lésion hépatique ont été signalées chez 151 (25,6 %) des patients. La fréquence des hausses du taux d’ALAT, tous grades confondus, a été de 18,1 % (de grade 3 ou 4 dans 6,8 % des cas) et celle des hausses du taux d’ASAT, tous grades confondus, de 15,1 % (de grade 3 ou 4 dans 3,3 % des cas). La médiane du temps écoulé avant la hausse du taux d’ALAT ou du taux d’ASAT a été de 36 et de 41,5 jours, respectivement, et la durée médiane de la hausse a été de 21 jours dans les deux cas. Au total, 18 (3,2 %) des patients ont cessé de recevoir BOSULIF en raison de manifestations liées à une lésion hépatique.
Lors de l’étude clinique de phase III menée auprès de 268 patients venant de recevoir un diagnostic de LMC et traités par BOSULIF à 400 mg, des manifestations indésirables associées à une lésion hépatique ont été signalées chez 118 (44,0 %) des patients. La fréquence des hausses du taux d’ALAT a été de 33,6 % (de grade 3 ou 4 dans 20,9 % des cas) et celle des hausses du taux d’ASAT, de 25,7 % (de grade 3 ou 4 dans 10,4 % des cas). La médiane du temps écoulé avant la hausse du taux d’ALAT ou du taux d’ASAT a été de 33,5 et de 56 jours, respectivement, et la durée médiane de la hausse a été de 19 et de 15 jours, respectivement. Des manifestations indésirables associées à une lésion hépatique ont mené à l’abandon du traitement chez 21 (7,8 %) des patients.
Les taux d’enzymes hépatiques des patients sous BOSULIF devraient être vérifiés mensuellement pendant les trois premiers mois du traitement, ou à la fréquence qui convient selon le tableau clinique. La prise en charge de la hausse du taux de transaminases peut nécessiter l’interruption temporaire du traitement par BOSULIF, une réduction de la dose ou encore l’arrêt de BOSULIF (voir 4.1 Considérations posologiques, Insuffisance hépatique).
Insuffisance hépatique
Le bosutinib est principalement métabolisé dans le foie. Les patients dont les taux d’ALAT ou d’ASAT étaient > 2,5 fois la LSN (ou > 5 fois, si la maladie était en cause) ou dont la bilirubinémie était > 1,5 fois la LSN ont été exclus des études cliniques. BOSULIF ne doit pas être administré aux patients atteints d’insuffisance hépatique.
Un risque plus élevé d’allongement de QT a été constaté chez les patients dont la fonction hépatique était diminuée. Dans une étude comportant l’administration d’une dose unique de bosutinib par voie orale, des concentrations plasmatiques plus élevées du médicament associées à une clairance plus lente ont été signalées chez des patients qui n’étaient pas atteints de LMC, mais qui présentaient une insuffisance hépatique légère, modérée ou sévère (selon la classification de Child-Pugh) au début de l’étude, comparativement aux volontaires sains auxquels ils avaient été appariés. Un allongement de QTc a été observé pendant le traitement chez 50 % des patients présentant une insuffisance hépatique (y compris les 6 patients atteints d’insuffisance hépatique sévère) par rapport à 11 % des volontaires sains; la fréquence, l’ampleur et la durée de l’allongement de QTc semblaient augmenter en fonction de la gravité de l’insuffisance hépatique au début de l’étude (voir 2 Contre-indications, 4.1 Considérations posologiques, 8 Effets indésirables et 10 Pharmacologie clinique).
Hausse des taux sériques d’amylase et de lipase et pancréatite
Des hausses de grade 3 ou 4 des taux de lipase (y compris l’hyperlipasémie) (10,1 %) et d’amylase (y compris l’hyperamylasémie) (2,2 %) ainsi que des cas de pancréatite de grade 3 ou 4 (1 %) ont été observés chez les patients traités par BOSULIF dans l’ensemble des études sur la leucémie (n = 1372). La prudence s’impose chez les patients qui ont des antécédents de pancréatite. Si l’augmentation du taux de lipase sérique s’accompagne de symptômes abdominaux, l’administration du bosutinib doit être interrompue, et les mesures diagnostiques nécessaires doivent être prises afin d’exclure la présence d’une pancréatite (voir 4.2 Posologie recommandée et ajustement posologique).
Système immunitaire
Des cas d’hypogammaglobulinémie et de vascularite d’hypersensibilité ont été signalés respectivement chez 0,1 % et 0,1 % des patients traités par le bosutinib dans l’ensemble des études sur la leucémie (n = 1327). Les patients qui présentent un état d’immunodéficience ou des facteurs de risque d’immunosuppression, par exemple ceux infectés par le VIH, atteints du sida ou qui reçoivent un traitement immunosuppresseur, doivent faire l’objet d’une surveillance étroite visant à déceler tout signe d’immunotoxicité.
Réactivation du virus de l’hépatite B
Des cas de réactivation du virus de l’hépatite B ont été signalés chez des porteurs chroniques de ce virus qui recevaient d’autres inhibiteurs de tyrosine kinase inhibant l’activité de l’oncoprotéine Bcr-Abl.
Certains de ces cas se sont soldés par une insuffisance hépatique aiguë ou une hépatite fulminante ayant nécessité une greffe de foie ou causé la mort.
Un test de dépistage du virus de l’hépatite B (VHB) doit être envisagé chez tout patient qui commence un traitement par BOSULIF. Les patients qui prennent actuellement BOSULIF doivent subir une évaluation de base pour détecter une infection par le VHB si elle est cliniquement indiquée afin de repérer les porteurs chroniques du virus. La consultation d’experts des maladies du foie et du traitement de l’hépatite B est indiquée en cas de résultat positif au test de dépistage du VHB (y compris lorsque la maladie est active) et au test de dépistage d’une infection par le VHB en cours de traitement. Une surveillance étroite des signes et des symptômes d’infection active par le VHB est recommandée tout au long du traitement et durant plusieurs mois après la fin de ce dernier chez les porteurs du VHB qui doivent recevoir BOSULIF.
Surveillance et examens de laboratoire
Durant le premier mois de traitement par BOSULIF, un hémogramme (y compris une numération plaquettaire) doit être réalisé toutes les semaines, puis mensuellement par la suite ou à la fréquence qui convient selon le tableau clinique (voir 7 Mises en garde et précautions, Système sanguin et lymphatique).
Des épreuves d’évaluation de la fonction hépatique (notamment le dosage de la bilirubine totale) et de la fonction rénale doivent être effectuées au début du traitement et mensuellement pendant les trois premiers mois du traitement, puis périodiquement par la suite (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Les taux sériques d’électrolytes (dont le phosphore), de calcium et de magnésium, de même que de lipase/d’amylase doivent être mesurés au début du traitement par BOSULIF, puis fréquemment par la suite et au besoin si cela est indiqué d’un point de vue clinique. Les patients qui présentent des troubles endocriniens (p. ex., hyperparathyroïdie) ou une ostéoporose sévère doivent faire l’objet d’une surveillance étroite visant à déceler l’apparition d’anomalies osseuses et minérales, notamment en ce qui concerne la densité osseuse (voir 2 Contre-indications et 7 Mises en garde et précautions).
Il faut évaluer la fonction rénale avant et durant le traitement par BOSULIF, en portant une attention particulière aux patients présentant une atteinte rénale ou des facteurs de risque de dysfonctionnement rénal.
Il faut veiller à maintenir une bonne hydratation si on juge qu’il existe un risque important de syndrome de lyse tumorale.
Les patients doivent être pesés régulièrement, faire l’objet d’une surveillance visant à déceler l’apparition de signes et de symptômes d’une rétention hydrique, et recevoir les soins standards (voir 7 Mises en garde et précautions, Généralités, Rétention hydrique).
Il est conseillé de surveiller l’apparition d’un effet sur l’intervalle QTc et de faire un ECG avant d’amorcer un traitement par BOSULIF, de même qu’au besoin, en fonction du tableau clinique. L’hypokaliémie ou l’hypomagnésémie doivent être maîtrisées avant d’entreprendre le traitement par BOSULIF, et les taux de potassium et de magnésium doivent être mesurés périodiquement pendant le traitement (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Allongement de QT).
Appareil musculosquelettique
Modifications de la densité osseuse
Dans l’ensemble des études sur la leucémie (n = 1372), des fractures se sont produites chez 6,1 % des patients traités par BOSULIF, et 1,0 % d’entre elles étaient de grade 3 ou 4 (voir 8 Effets indésirables).
Une hypophosphatémie (y compris la diminution du taux sanguin de phosphore) a été signalée chez 6,2 % des patients traités par BOSULIF (n = 1372).
Les patients sous BOSULIF qui présentent des troubles endocriniens (p. ex., hyperparathyroïdie) et une ostéoporose sévère pourraient être davantage exposés aux conséquences d’anomalies de la minéralisation osseuse, et doivent faire l’objet d’une surveillance étroite visant à déceler l’apparition d’anomalies osseuses et minérales, notamment en ce qui concerne la densité osseuse (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
Fonction rénale
Une diminution du taux de filtration glomérulaire estimé (TFGe) a été observée en cours de traitement chez des patients traités par le bosutinib dans l’ensemble des études sur la leucémie. Une atteinte sévère de la fonction rénale et une insuffisance rénale ont été observées respectivement chez 5,2 % et 1,2 % des patients sous bosutinib dans l’ensemble des études sur la leucémie (n = 1372; voir 8 Effets indésirables, Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). La durée médiane du traitement par le bosutinib a été d’environ 26,3 mois (min.-max. : 0,03-170,49) chez les patients qui ont participé à ces études.
Dans l’ensemble des études sur la leucémie, des manifestations rénales mortelles survenues en cours de traitement ont été signalées chez 4 (0,3 %) des 1372 patients sous bosutinib (3 cas d’insuffisance rénale aiguë, 1 cas d’insuffisance rénale).
Compte tenu des données cliniques limitées, on ignore si la diminution du TFGe est réversible après une réduction de la dose, l’interruption du traitement ou l’arrêt définitif de ce dernier.
Il faut évaluer la fonction rénale avant et durant le traitement par BOSULIF, en portant une attention particulière aux patients présentant une atteinte rénale ou des facteurs de risque de dysfonctionnement rénal.
Insuffisance rénale
Dans le cadre d’une étude sur l’insuffisance rénale, l’exposition au bosutinib a été plus importante chez les patients atteints d’une insuffisance rénale modérée ou sévère. Il est recommandé d’administrer une dose initiale plus faible dans les cas d’insuffisance rénale modérée ou sévère (voir 4.1 Considérations posologiques, Insuffisance rénale et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale). L’efficacité et l’innocuité de BOSULIF n’ont pas été évaluées chez ces patients, étant donné que les patients qui présentaient un ralentissement de la fonction rénale (créatininémie > 1,5 fois la LSN) ont été exclus de l’étude de phase I/II et de celle de phase III sur la LMC. Chez ces patients, BOSULIF ne doit être administré que si les bienfaits escomptés l’emportent sur les risques. La fonction rénale doit être évaluée avant le traitement, puis surveillée étroitement durant ce dernier (voir 7 Mises en garde et précautions, Fonction rénale).
L’hypertension a été signalée fréquemment (9,6 %) chez les patients traités par BOSULIF (voir 8 Effets indésirables). Les patients atteints d’insuffisance rénale recevant un traitement par BOSULIF étaient plus à risque de développer une hypertension. La fréquence de l’hypertension était plus élevée chez les patients atteints d’insuffisance rénale (TFGe de grade 3b ou plus à tout moment de l’étude) que chez les patients qui n’en étaient pas atteints (TFGe de grade 3b ou plus) (18,8 % comparativement à 7,3 %, respectivement).
Santé reproductive
Femmes en âge de procréer
Les femmes en âge de procréer (c.-à-d. les femmes qui ont leurs règles, celles qui n’ont plus de règles depuis un traitement antérieur, ou encore celles qui sont en périménopause) doivent être informées d’utiliser un moyen de contraception très efficace pendant leur traitement par BOSULIF et pendant au moins 1 mois après l’administration de la dernière dose. En cas de grossesse survenant au cours du traitement, la prise de BOSULIF doit être interrompue, et la patiente doit être adressée à un obstétricien/gynécologue expérimenté en matière de toxicité fœtale qui procédera à une évaluation plus approfondie et la conseillera.
Hommes
Comme il existe un risque possible pour le fœtus s’il est exposé à BOSULIF par l’entremise du sperme d’un patient traité par cet agent, les médecins doivent recommander à leurs patients de sexe masculin d’utiliser une méthode contraceptive très efficace (y compris le port du condom) lors de toutes relations sexuelles avec des femmes en âge de procréer, et ce, même s’ils ont subi avec succès une vasectomie. Le moyen de contraception doit être utilisé alors que le patient reçoit le traitement par BOSULIF, pendant une interruption du traitement et au moins 4 semaines après l’arrêt de ce dernier. Les médecins doivent aviser leurs patients de sexe masculin d’informer leurs partenaires sexuelles (en âge de procréer) qu’ils font l’objet d’un traitement par BOSULIF et que l’exposition du fœtus à leur sperme comporte un risque (voir 10 Pharmacologie clinique).
Fertilité
Aucune étude n’a été réalisée chez des hommes en vue d’évaluer l’effet de BOSULIF sur la fertilité masculine et la spermatogenèse. Des études chez le rat ont montré une légère diminution de la fertilité des mâles traités par le bosutinib. Chez les rates, on a observé une augmentation du nombre de résorptions embryonnaires et une diminution du nombre d’implantations et d’embryons viables. La dose à laquelle aucun effet indésirable sur la capacité de reproduction des mâles et des femelles n’a été observé a entraîné une exposition correspondant respectivement à 0,5 fois et à 0,2 fois l’exposition chez l’humain en fonction d’une dose clinique de 500 mg (d’après l’ASC du bosutinib libre pour chaque espèce). Dans une étude portant sur le développement périnatal et postnatal du rat, on a observé une diminution du nombre de ratons nés, une baisse de la survie postnatale (incluant une fréquence accrue de la perte totale de la portée) et une plus faible croissance de la progéniture après la naissance (voir 16 Toxicologie non clinique, Toxicité pour le développement). BOSULIF pourrait nuire à la fonction reproductrice et à la fertilité chez l’humain. Les médecins doivent conseiller les patients des deux sexes en conséquence (voir 10 Pharmacologie clinique).
Appareil respiratoire
Dans l’ensemble des études sur la leucémie (n = 1372), 7,9 % des patients traités par BOSULIF ont fait état de troubles respiratoires graves (notamment épanchement pleural, dyspnée, insuffisance respiratoire, œdème pulmonaire aigu, hypertension pulmonaire, pneumonite et pneumopathie interstitielle). Des troubles respiratoires de grade 3 ou 4 ont été signalés chez 7,1 % des patients traités par BOSULIF (voir 8 Effets indésirables).
Sensibilité et résistance
Hypersensibilité
Dans l’ensemble des études sur la leucémie (n = 1372), des cas d’hypersensibilité au médicament (0,4 %), de choc anaphylactique (0,1 %) et d’urticaire (0,4 %) de grade 3 ou 4 ont été rapportés pendant le traitement par BOSULIF (voir 2 Contre-indications et 8 Effets indésirables).
Le risque pourrait être plus élevé chez les patients qui présentent une hypersensibilité aux excipients de la préparation de BOSULIF, notamment le polyéthylèneglycol 3350, le poloxamère 188 ou la povidone.
Appareil cutané
On a signalé de rares cas de syndrome de Stevens-Johnson après la commercialisation de BOSULIF. Cesser le traitement par BOSULIF si la présence de ce trouble est soupçonnée.
7.1 Populations particulières
7.1.1 Grossesse
Étant donné son mode d’action et les résultats des études sur la toxicité embryofœtale chez la lapine, BOSULIF est tératogène et peut être dangereux pour le fœtus lorsqu’il est administré à la femme enceinte (voir 16 Toxicologie non clinique). BOSULIF n’a fait l’objet d’aucune étude comparative adéquate chez la femme enceinte. Si BOSULIF est utilisé durant la grossesse, la patiente doit être informée des risques graves auxquels pourrait être exposé le fœtus.
7.1.2 Allaitement
D’après les résultats d’une étude menée chez l’animal, l’élément radioactif lié au bosutinib est excrété dans le lait maternel. Comme de nombreux médicaments sont excrétés dans le lait maternel humain et qu’un risque possible pour l’enfant allaité ne peut être exclu, les femmes traitées par BOSULIF doivent s’abstenir d’allaiter durant le traitement ou de fournir du lait maternel à leur nourrisson (voir 16 Toxicologie non clinique).
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : La nature et la fréquence des manifestations indésirables survenues pendant le traitement étaient en général comparables chez les sujets jeunes (< 65 ans) et chez les sujets âgés (≥ 65 ans). La survenue de manifestations indésirables ayant motivé l’arrêt du traitement était plus fréquente chez les sujets âgés, mais la nature de ces manifestations était comparable dans les deux groupes.
7.1.5 Origine asiatique
Des analyses populationnelles de pharmacocinétique ont révélé que la clairance de BOSULIF était moindre chez les Asiatiques, et que l’exposition au médicament était donc plus élevée dans ce groupe. En conséquence, il convient de surveiller l’apparition d’effets indésirables chez ces patients, surtout si la dose est augmentée.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les données d’innocuité fournies dans cette section proviennent d’une évaluation des effets indésirables observés chez 1621 patients atteints de LMC Ph+ en phase chronique nouvellement diagnostiquée, de LMC ayant présenté une résistance ou une intolérance à un traitement antérieur, d’une autre forme de leucémie Ph+ ou de tumeurs solides malignes à un stade avancé qui ont reçu au moins une dose de BOSULIF par voie orale en monothérapie. Les données d’innocuité fournies à la section 7 découlent de l’évaluation de 1372 patients atteints de LMC Ph+ en phase chronique nouvellement diagnostiquée, de LMC ayant présenté une résistance ou une intolérance à un traitement antérieur ou d’une autre forme de leucémie Ph+ qui ont reçu BOSULIF en monothérapie. Dans l’ensemble des études sur la leucémie, la durée médiane d’exposition au bosutinib a été de 26,3 (0,03-170,49) mois.
Parmi les effets indésirables graves signalés, on compte le choc anaphylactique (voir 2 Contre-indications), la dépression médullaire, la toxicité gastro-intestinale (diarrhée), la rétention hydrique, l’hépatotoxicité et les éruptions cutanées.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Diagnostic récent de LMC Ph+ en phase chronique
Dans le cadre d’une étude clinique de phase III à répartition aléatoire menée auprès de patients venant de recevoir un diagnostic de LMC en phase chronique, 268 patients ont pris au moins 1 dose de bosutinib à 400 mg, et 265 patients ont reçu au moins 1 dose d’imatinib à 400 mg. Après un suivi de 60 mois dans le groupe bosutinib, la durée de traitement médiane a été de 55,1 mois (min.-max. : 0,3-58,9 mois); la dose médiane a été de 393,6 mg/jour.
Les effets indésirables le plus souvent signalés chez ≥ 20 % des patients du groupe bosutinib ont été les suivants : diarrhée (75,0 % des patients), nausées (37,3 %), thrombopénie (35,8 %), hausse du taux d’ALAT (33,6 %), fatigue (32,8 %), douleur abdominale (32,5 %), éruption cutanée (30,2 %), hausse du taux d’ASAT (25,7 %), anémie (22,0 %), céphalées (22,0 %), hausse du taux de lipase (21,3 %), vomissements (20,4 %) et arthralgie (20,1 %).
Les effets indésirables de grade 3 ou 4 signalés chez ≥ 5 % des patients du groupe bosutinib ont été les suivants : hausse du taux d’ALAT (20,9 %), thrombopénie (14,2 %), hausse du taux de lipase (13,4 %), hausse du taux d’ASAT (10,4 %), diarrhée (9,0 %) et neutropénie (7,5 %).
Le tableau 4 montre les effets indésirables (toutes causes confondues) très fréquents (survenus à une fréquence ≥ 10 %) de tous grades et de grade 3 ou 4 signalés dans la population de l’étude de phase III retenue aux fins d’analyse de l’innocuité.
Tableau 4 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables très fréquentes (≥ 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe1
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Tout effet indésirable
| 97 | 60 | 96 |
45
Troubles sanguins et lymphatiques
| 47 | 18 | 46 |
22
Thrombopénie
| 36 | 14 | 20 |
6
Anémie
| 22 | 4 | 23 |
6
Neutropénie
| 12 | 8 | 23 |
14
Troubles gastro-intestinaux
| 82 | 12 | 66 |
3
Diarrhée
| 75 | 9 | 40 |
1
Nausées
| 37 | 0 | 42 |
0
Douleur abdominale
| 33 | 2 | 20 |
< 1
Vomissements
| 21 | 1 | 20 |
0
Effets généraux ou réaction au point d’administration
| 47 | 2 | 60 |
1
Fatiguea
| 33 | 1 | 30 |
0
Pyrexie
| 17 | 1 | 11 |
0
Œdème
| 13 | 0 | 43 |
1
Infections et infestations
| 41 | 2 | 34 |
2
Infection des voies respiratoires
| 18 | 0 | 16 |
0
Rhinopharyngite
| 13 | 0 | 11 |
0
Épreuves de laboratoire
| 54 | 34 | 37 |
14
Hausse du taux d’alanine aminotransférase
| 34 | 21 | 6 |
2
Tableau 4 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables très fréquentes (≥ 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe1
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Hausse du taux d’aspartate aminotransférase
| 26 | 10 | 7 |
2
Hausse du taux de lipase
| 21 | 14 | 11 |
6
Troubles du métabolisme et de la nutrition
| 16 | 4 | 15 |
4
Appétit diminué
| 11 | 0 | 6 |
0
Troubles des tissus musculosquelettiques et conjonctifs
| 28 | 2 | 37 |
2
Arthralgie
| 20 | 1 | 20 |
0
Dorsalgie
| 12 | 0 | 9 |
0
Troubles du système nerveux
| 28 | 1 | 22 |
1
Céphalées
| 22 | 1 | 15 |
1
Troubles respiratoires, thoraciques et médiastinaux
| 23 | 2 | 15 |
1
Toux
| 11 | 0 | 10 |
0
Dyspnée
| 11 | 1 | 6 |
1
Troubles cutanés et sous-cutanés
| 38 | 2 | 23 |
2
Éruption cutanée
| 30 | 2 | 19 |
2
Prurit
| 11 | 0 | 4 |
0
Troubles vasculaires
| 10 | 5 | 11 |
5
Hypertension
| 10 | 5 | 11 |
5
Remarque : Les manifestations indésirables sont classées selon le Medical Dictionary for Regulatory Activities (MedDRA, version 23.1). Valeur seuil (≥ 10 %) établie d’après les données de la colonne « Tous grades » correspondant au groupe bosutinib
- 1. Le nombre total de sujets dans la catégorie supérieure ne correspond pas nécessairement à la somme des sujets dans les catégories inférieures, puisqu’un même participant a pu signaler deux manifestations indésirables ou plus dans la catégorie supérieure. La catégorie de certains termes privilégiés ne suit pas la classification du MedDRA.
Tableau 4 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables très fréquentes (≥ 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe1
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Abréviations : LMC = leucémie myéloïde chronique; n = nombre de patients
« Douleur abdominale » comprend les termes privilégiés suivants : gêne abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haute, abdomen sensible, douleur gastro-intestinale.
« Hausse du taux d’alanine aminotransférase » comprend les termes suivants : taux d’alanine aminotransférase accru, taux d’alanine aminotransférase anormal.
« Anémie » comprend les termes privilégiés suivants : anémie, hémoglobine diminuée, diminution du nombre de globules rouges. « Fatigue » comprend les termes privilégiés suivants : asthénie, fatigue, malaise.
« Hypertension » comprend les termes de haut niveau et privilégiés suivants : terme de haut niveau = hypertension artérielle accélérée et maligne; termes privilégiés = hausse de la tension artérielle en ambulatoire, tension artérielle diastolique élevée, tension artérielle élevée, tension artérielle systolique élevée, hypertension diastolique, hypertension essentielle, hypertension, hypertension labile, hypertension systolique.
« Hausse du taux de lipase » comprend les termes privilégiés suivants : hyperlipasémie, hausse du taux de lipase. « Neutropénie » comprend les termes privilégiés suivants : neutropénie, neutrophiles diminués.
« Œdème » comprend les termes privilégiés suivants : œdème du visage, œdème localisé, œdème, œdème périphérique, œdème généralisé, œdème périorbitaire, œdème palpébral, enflure périphérique, enflure, enflure des paupières, enflure périorbitaire. « Éruption cutanée » comprend les termes privilégiés suivants : éruption cutanée, éruption cutanée généralisée, éruption maculeuse, éruption maculopapuleuse, éruption papuleuse, éruption prurigineuse.
« Infection des voies respiratoires » comprend les termes privilégiés suivants : infection des voies respiratoires inférieures, infection des voies respiratoires, infection virale des voies respiratoires, infection des voies respiratoires supérieures, infection virale des voies respiratoires supérieures.
« Thrombopénie » comprend les termes privilégiés suivants : numération plaquettaire diminuée, thrombopénie.
Le tableau 5 montre les effets indésirables (toutes causes confondues) fréquents (survenus à une fréquence ≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 signalés dans la population de l’étude de phase III retenue aux fins d’analyse de l’innocuité.
Tableau 5 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Tout effet indésirable
| 97 | 60 | 96 |
45
Troubles sanguins et lymphatiques
Leucopénie
| 7 | 1 | 13 |
5
Tableau 5 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Troubles cardiaques
Épanchement péricardique
| 2 | 0 | 0 |
0
Insuffisance cardiaque
| 2 | 1 | 1 |
0
Manifestations d’ischémie cardiaque
| 5 | 3 | 1 |
0
Fibrillation auriculaire
| 2 | 1 | 2 |
1
Affections de l’oreille et du labyrinthe
Acouphènes
| 3 | 0 | 1 |
0
Troubles gastro-intestinaux
Gastrite
| 3 | 0 | 2 |
0
Hémorragie gastro-intestinale
| 2 | 0 | 3 |
0
Effets généraux ou réaction au point d’administration
Douleur thoracique
| 4 | 0 | 4 |
0
Douleur
| 2 | 0 | 4 |
0
Troubles hépatobiliaires
Fonction hépatique anormale
| 6 | 3 | 2 |
1
Hépatotoxicité
| 3 | 2 | 1 |
0
Troubles immunitaires
Hypersensibilité au médicament
| 1 | 0 | 1 |
0
Infections et infestations
Grippe
| 9 | 0 | 6 |
1
Bronchite
| 7 | 0 | 3 |
0
Pneumonie
| 5 | 1 | 3 |
2
Tableau 5 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Lésion, intoxication et complications liées à une intervention
Fractures
| 9 | 2 | 4 |
0
Épreuves de laboratoire
Hausse du taux d’amylase
| 10 | 2 | 4 |
2
Hausse du taux sanguin de bilirubine
| 9 | 1 | 3 |
0
Hausse du taux sanguin de créatinine
| 7 | 0 | 8 |
0
Hausse du taux sanguin de créatine phosphokinase
| 5 | 2 | 12 |
4
Hausse du taux de gamma-glutamyl-transférase
| 3 | 0 | 1 |
0
Prolongement de l’intervalle QT à l’ECG
| 1 | 0 | 4 |
0
Troubles du métabolisme et de la nutrition
Hypophosphatémie
| 3 | 2 | 8 |
4
Hyperkaliémie
| 3 | 1 | 2 |
0
Déshydratation
| 1 | 1 | 1 |
0
Troubles des tissus musculosquelettiques et conjonctifs
Myalgie
| 5 | 0 | 18 |
1
Troubles du système nerveux
Étourdissements
| 9 | 0 | 9 |
0
Dysgueusie
| 1 | 0 | 3 |
0
Troubles rénaux et urinaires
Insuffisance rénale aiguë
| 2 | 1 | 1 |
0
Dysfonctionnement rénal
| 1 | 0 | 0 |
0
Insuffisance rénale chronique
| 1 | 1 | 1 |
0
Tableau 5 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Troubles respiratoires, thoraciques et médiastinaux
Épanchement pleural
| 5 | 1 | 2 |
0
Insuffisance respiratoire
| 1 | 1 | 0 |
0
Troubles cutanés et sous-cutanés
Acné
| 3 | 0 | 0 |
0
Urticaire
| 2 | 0 | 1 |
0
Tableau 5 – Patients atteints de LMC nouvellement diagnostiquée et traités par BOSULIF à 400 mg qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase III retenue aux fins d’analyse de l’innocuité)
Bosutinib à 400 mg n = 268 |
Imatinib à 400 mg n = 265
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Remarque : Les manifestations indésirables sont classées selon le Medical Dictionary for Regulatory Activities (MedDRA, version 23.1). Abréviations : ECG = électrocardiogramme; LMC = leucémie myéloïde chronique; n = nombre de patients Le nombre total de sujets dans la catégorie supérieure ne correspond pas nécessairement à la somme des sujets dans les catégories inférieures, puisqu’un même participant a pu signaler deux manifestations indésirables ou plus dans la catégorie supérieure. La catégorie de certains termes privilégiés ne suit pas la classification du MedDRA.
La stratification en fonction de la fréquence est décroissante, selon les colonnes « Tous grades » du tableau. La colonne « Grade 3/4 » correspond à la toxicité maximale.
« Hausse du taux d’amylase » comprend les termes privilégiés suivants : hausse du taux d’amylase, hyperamylasémie. « Hausse du taux sanguin de bilirubine » comprend les termes privilégiés suivants : hausse du taux sanguin de bilirubine, hyperbilirubinémie, hausse du taux de bilirubine conjuguée, hausse du taux sanguin de bilirubine non conjuguée. « Insuffisance cardiaque » comprend les termes privilégiés suivants : insuffisance ventriculaire gauche aiguë, insuffisance ventriculaire droite aiguë, asthme cardiaque, insuffisance cardiaque, insuffisance cardiaque aiguë, insuffisance cardiaque chronique, insuffisance cardiaque congestive, insuffisance cardiaque à débit élevé, choc cardiogénique, insuffisance cardiopulmonaire, syndrome cardiorénal, insuffisance ventriculaire gauche chronique, insuffisance ventriculaire droite chronique, cœur pulmonaire, cœur pulmonaire chronique, diminution de la fraction d’éjection, reflux hépatojugulaire, insuffisance ventriculaire gauche, syndrome de bas débit cardiaque, insuffisance cardiaque du nouveau-né, choc obstructif, insuffisance cardiaque associée à l’irradiation, fraction d’éjection ventriculaire droite diminuée, insuffisance ventriculaire droite, insuffisance ventriculaire, syndrome cardiohépatique, hépatopathie congestive. « Manifestations d’ischémie cardiaque » comprend les termes privilégiés suivants : syndrome coronaire aigu, infarctus du myocarde aigu, angine de poitrine, angor instable, artériosclérose de l’artère coronaire, maladie de l’artère coronaire, occlusion artérielle coronaire, sténose artérielle coronaire, infarctus du myocarde, ischémie myocardique, troponine I augmentée, troponine augmentée. « Douleur thoracique » comprend les termes privilégiés suivants : gêne thoracique, douleur thoracique. « Prolongement de l’intervalle QT à l’ECG » comprend des questions MedDRA normalisées : torsade de pointes/prolongation du QT (recherche étroite).
« Fractures » comprend les termes privilégiés suivants : douleur rachidienne, fracture du pied, fracture de la main, ostéoporose, fracture de côte, fracture du col du fémur, fracture de l’humérus, douleur de la mâchoire, fracture de la clavicule, coccydynie, fracture du péroné, fracture de la hanche, fracture de vertèbre lombaire, métatarsalgie, ostéite, ostéopénie, facture de la rotule, fracture du radius, fracture du sternum, fracture de fatigue, fracture de vertèbre thoracique, fracture dentaire, fracture du poignet. « Hémorragie gastro-intestinale » comprend les termes privilégiés suivants : hémorragie anale, hémorragie gastrique, hémorragie gastroduodénale, hémorragie digestive, hémorragie intestinale, hémorragie du côlon, hémorragie gastro-intestinale basse, hémorragie œsophagienne, rectorragie, hémorragie de l’intestin grêle, hémorragie gastro-intestinale haute.
« Fonction hépatique anormale » comprend les termes privilégiés suivants : anomalie de la fonction hépatique, hypertransaminasémie, résultats anormaux aux épreuves de la fonction hépatique, hausse des résultats aux épreuves de la fonction hépatique, hausse du taux de transaminases, hausse des taux d’enzymes hépatiques.
« Hépatotoxicité » comprend les termes privilégiés suivants : hépatite, hépatite aiguë, hépatite cholestatique, hépatite toxique, hépatotoxicité, trouble du foie.
« Hyperkaliémie » comprend les termes privilégiés suivants : hausse du potassium sanguin, hyperkaliémie. « Hypophosphatémie » comprend les termes privilégiés suivants : baisse du phosphore sanguin, hypophosphatémie. « Grippe » comprend les termes suivants : grippe, grippe H1N1.
« Leucopénie » comprend les termes privilégiés suivants : leucopénie, globules blancs diminués.
« Pneumonie » comprend les termes privilégiés suivants : pneumonie atypique, pneumonie, pneumonie bactérienne, pneumonie fongique, pneumonie nécrosante, pneumonie streptococcique.
Fracture osseuse
Dans l’étude clinique de phase III (n = 268) menée auprès de patients venant de recevoir un diagnostic de LMC en phase chronique et traités par le bosutinib à 400 mg, le taux de fractures de grade 3 ou 4 a été de 1,5 % (fractures du col du fémur chez 0,7 % des patients; coccydynie et fracture de la clavicule chacune chez 0,4 % des patients).
Patients atteints de LAL ou de LMC en phase chronique, en phase accélérée ou en crise blastique ayant présenté une résistance ou une intolérance à un traitement préalable par un inhibiteur de tyrosine kinase
Au total, 571 patients atteints de leucémie myéloïde chronique (LMC) Ph+ en phase chronique (n = 284), en phase accélérée (n = 79) ou en crise blastique (n = 64) et 24 patients atteints de leucémie aiguë lymphoblastique (LAL) Ph+ qui présentaient une résistance ou une intolérance à un traitement antérieur par un inhibiteur de tyrosine kinase ont participé à l’étude clinique de phase I/II menée auprès d’un seul groupe de sujets. La population retenue aux fins d’analyse de l’innocuité comprenait 570 patients (qui ont reçu au moins une dose de BOSULIF).
Au terme d’au moins 10 ans (120 mois) de suivi, la durée de traitement médiane a été de 11,13 mois (min.-max. : 0,3-170,49 mois); la dose médiane a été de 442,02 mg/jour. La majorité (99,3 %) des patients traités par BOSULIF ont éprouvé au moins un effet indésirable. Les plus fréquents (incidence ≥ 20 %) étaient les suivants : diarrhée (82,1 %), nausées (47,4 %), thrombopénie (41,4 %), vomissements (39,6 %), douleur abdominale (39,1 %), éruptions cutanées (34,7 %), fatigue (33,7 %), anémie (31,8 %), pyrexie (28,6 %) et céphalées (20,7 %).
Globalement, 70,9 % des patients ont présenté des effets indésirables de grade 3 ou 4, et 28,6 % des patients ont éprouvé des manifestations indésirables graves. Parmi ces dernières, les plus fréquentes (> 2 % de l’ensemble des patients) étaient les suivantes : pneumonie (6,7 %), épanchement pleural (5,4 %), pyrexie (3,7 %), thrombopénie (2,5 %), dyspnée (2,6 %) et diarrhée (2,3 %).
Globalement, 105 (18 %) des patients ont cessé définitivement le traitement par le bosutinib pour cause d’effets indésirables. Celui qui a mené le plus souvent à l’abandon du traitement (chez ≥ 2 % de l’ensemble des patients) a été la thrombopénie (4,7 %). Globalement, chez 61,4 % des patients, il a fallu s’abstenir d’administrer au moins une dose à cause de manifestations indésirables. Les effets indésirables qui ont le plus souvent (chez ≥ 5 % des patients) entraîné l’omission d’une dose étaient la thrombopénie (21,6 %), la diarrhée (12,3 %), les éruptions cutanées (11,0 %), la neutropénie (8,1 %), les vomissements (6,3 %), l’épanchement pleural (7,7 %), l’élévation du taux d’ALAT (7,0 %) et l’élévation du taux d’ASAT (5,1 %). Globalement, chez 43,9 % des patients, il a fallu au moins une fois réduire la dose administrée pour cause d’effets indésirables. Parmi ces derniers, ceux qui ont le plus souvent (chez ≥ 5 % des patients) entraîné une réduction de la dose de bosutinib étaient la thrombopénie (13,5 %), les éruptions cutanées (6,0 %) et la diarrhée (5,6 %).
Le tableau 6 montre les effets indésirables (toutes causes confondues) très fréquents (survenus à une fréquence ≥ 10 %) de tous grades et de grade 3 ou 4 signalés dans la population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité.
Tableau 6 – Patients atteints de LMC traités par BOSULIF qui ont subi en cours de traitement des manifestations indésirables très fréquentes (≥ 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité)
LMC en PC* Résistance ou intolérance à l’imatinib n = 284 | LMC en PC* Résistance ou intolérance à ≥ 2 ITK n = 119 | LMC en PA* Résistance ou intolérance à au moins l’imatinib n = 79 |
LMC en CB*
Résistance ou intolérance à au moins l’imatinib n = 64
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Tout effet indésirable
| 100 | 70 | 100 | 63 | 100 | 82 | 97 |
72
Troubles sanguins et lymphatiques
Thrombopénie
| 42 | 25 | 38 | 26 | 53 | 44 | 34 |
33
Anémie
| 31 | 14 | 24 | 7 | 46 | 33 | 30 |
20
Neutropénie
| 16 | 10 | 21 | 16 | 19 | 18 | 25 |
23
Leucopénie
| 13 | 5 | 4 | 1 | 13 | 6 | 19 |
19
Troubles gastro-intestinaux
Diarrhée
| 86 | 10 | 83 | 9 | 86 | 4 | 64 |
5
Nausées
| 46 | 2 | 49 | 1 | 46 | 3 | 50 |
2
Douleur abdominale
| 46 | 2 | 36 | 1 | 35 | 6 | 27 |
8
Vomissement
| 38 | 4 | 39 | 1 | 44 | 4 | 41 |
3
Effets généraux ou réaction au point d’administration
Fatigue
| 38 | 4 | 29 | 2 | 29 | 6 | 25 |
5
Pyrexie
| 28 | 1 | 16 | 0 | 35 | 3 | 39 |
3
Œdème
| 20 | 1 | 18 | 0 | 19 | 0 | 16 |
3
Douleur thoracique
| 8 | 2 | 6 | 0 | 15 | 3 | 8 |
0
Infections et infestations
Infection des voies
respiratoires
| 16 | 0 | 15 | 1 | 15 | 0 | 5 |
0
Rhinopharyngite
| 14 | 0 | 12 | 0 | 10 | 0 | 2 |
0
Grippe
| 12 | 1 | 11 | 1 | 6 | 0 | 0 |
0
Pneumonie
| 10 | 6 | 4 | 0 | 18 | 13 | 19 |
11
Tableau 6 – Patients atteints de LMC traités par BOSULIF qui ont subi en cours de traitement des manifestations indésirables très fréquentes (≥ 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité)
LMC en PC* Résistance ou intolérance à l’imatinib n = 284 | LMC en PC* Résistance ou intolérance à ≥ 2 ITK n = 119 | LMC en PA* Résistance ou intolérance à au moins l’imatinib n = 79 |
LMC en CB*
Résistance ou intolérance à au moins l’imatinib n = 64
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Épreuves de laboratoire
Hausse du taux d’alanine
aminotransférase
| 24 | 8 | 16 | 7 | 14 | 8 | 6 |
2
Baisse du taux d’aspartate
aminotransférase
| 21 | 4 | 8 | 3 | 15 | 5 | 6 |
0
Hausse du taux sanguin de créatinine
| 13 | 1 | 13 | 0 | 9 | 1 | 5 |
0
Hausse du taux de lipase
| 11 | 7 | 8 | 6 | 8 | 3 | 5 |
3
Troubles du métabolisme et de la nutrition
Appétit diminué
| 15 | 1 | 13 | 1 | 10 | 0 | 19 |
0
Troubles des tissus musculosquelettiques et conjonctifs
Arthralgie
| 21 | 1 | 21 | 2 | 15 | 0 | 14 |
0
Dorsalgie
| 15 | 0 | 13 | 3 | 10 | 1 | 6 |
2
Troubles du système nerveux
Céphalées
| 19 | 0 | 27 | 3 | 15 | 3 | 22 |
6
Étourdissements
| 9 | 0 | 15 | 0 | 15 | 1 | 13 |
0
Troubles respiratoires, thoraciques et médiastinaux
Toux
| 25 | 0 | 22 | 0 | 30 | 0 | 13 |
0
Dyspnée
| 13 | 2 | 12 | 3 | 20 | 9 | 19 |
3
Épanchement pleural
| 13 | 4 | 18 | 6 | 14 | 5 | 5 |
3
Troubles cutanés et sous-cutanés
Éruption cutanée
| 38 | 9 | 30 | 4 | 37 | 4 | 31 |
5
Prurit
| 10 | 1 | 17 | 1 | 8 | 0 | 6 |
0
Tableau 6 – Patients atteints de LMC traités par BOSULIF qui ont subi en cours de traitement des manifestations indésirables très fréquentes (≥ 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité)
LMC en PC* Résistance ou intolérance à l’imatinib n = 284 | LMC en PC* Résistance ou intolérance à ≥ 2 ITK n = 119 | LMC en PA* Résistance ou intolérance à au moins l’imatinib n = 79 |
LMC en CB*
Résistance ou intolérance à au moins l’imatinib n = 64
Système, appareil ou organe
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%)
Terme privilégié
Troubles vasculaires
Hypertension
| 12 | 4 | 9 | 2 | 11 | 5 | 3 |
2
* CB = crise blastique; PA = phase accélérée; PC = phase chronique
Remarque : Les manifestations indésirables sont classées selon le Medical Dictionary for Regulatory Activities (MedDRA, version 23.1). (a) Le nombre total de sujets dans la catégorie supérieure ne correspond pas nécessairement à la somme des sujets dans les catégories inférieures, puisqu’un même participant a pu signaler deux manifestations indésirables ou plus dans la catégorie supérieure. La catégorie de certains termes privilégiés ne suit pas la classification du MedDRA.
Les manifestations indésirables sont classées selon le MedDRA.
La stratification en fonction de la fréquence est décroissante, selon les colonnes « Tous grades » du tableau. La colonne « Grade 3/4 » correspond à la toxicité maximale.
« Douleur abdominale » comprend les termes privilégiés suivants : gêne abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haute, abdomen sensible, douleur gastro-intestinale.
« Anémie » comprend les termes privilégiés suivants : anémie, hémoglobine diminuée, diminution du nombre de globules rouges. « Hausse du taux d’alanine aminotransférase » comprend les termes suivants : taux d’alanine aminotransférase accru, taux d’alanine aminotransférase anormal.
« Douleur thoracique » comprend les termes privilégiés suivants : gêne thoracique, douleur thoracique.
« Fatigue » comprend les termes privilégiés suivants : asthénie, fatigue, malaise.
« Hypertension* » comprend les termes de haut niveau et privilégiés suivants : terme de haut niveau = hypertension artérielle accélérée et maligne; termes privilégiés = hausse de la tension artérielle en ambulatoire, tension artérielle diastolique élevée, tension artérielle élevée, tension artérielle systolique élevée, hypertension diastolique, hypertension essentielle, hypertension, hypertension labile, hypertension systolique.
« Grippe » comprend les termes suivants : grippe, grippe H1N1.
« Leucopénie » comprend les termes privilégiés suivants : leucopénie, globules blancs diminués.
« Hausse du taux de lipase » comprend les termes privilégiés suivants : hyperlipasémie, hausse du taux de lipase. « Neutropénie » comprend les termes privilégiés suivants : neutropénie, neutrophiles diminués.
« Œdème » comprend les termes privilégiés suivants : œdème du visage, œdème localisé, œdème, œdème périphérique, œdème généralisé, œdème périorbitaire, œdème palpébral, enflure périphérique, enflure, enflure des paupières, enflure périorbitaire. « Pneumonie » comprend les termes privilégiés suivants : pneumonie atypique, pneumonie, pneumonie bactérienne, pneumonie fongique, pneumonie nécrosante, pneumonie streptococcique.
« Éruption cutanée » comprend les termes privilégiés suivants : éruption cutanée, éruption généralisée, éruption maculeuse, éruption maculopapuleuse, éruption prurigineuse.
« Infection des voies respiratoires » comprend les termes privilégiés suivants : infection des voies respiratoires inférieures, infection des voies respiratoires, infection virale des voies respiratoires, infection des voies respiratoires supérieures, infection virale des voies respiratoires supérieures.
« Thrombopénie » comprend les termes privilégiés suivants : numération plaquettaire diminuée, thrombopénie.
Le tableau 7 montre les effets indésirables (toutes causes confondues) fréquents (survenus à une fréquence ≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 signalés dans la population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité.
Tableau 7 – Patients atteints de LMC traités par BOSULIF qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité)
| LMC en PC* Résistance ou intolérance à l’imatinib n = 284 | LMC en PC* Résistance ou intolérance à ≥ 2 ITK n = 119 | LMC en PA* Résistance ou intolérance à au moins l’imatinib n = 79 |
LMC en CB*
Résistance ou intolérance à au moins l’imatinib n = 64
Système, appareil ou
organe
Terme privilégié
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%) Tout effet indésirable
| 100 | 70 | 100 | 63 | 100 | 82 | 97 |
72 Troubles sanguins et lymphatiques
Neutropénie fébrile
| 0 | 0 | 2 | 2 | 1 | 1 | 5 |
3 Troubles cardiaques
Insuffisance cardiaque
| 6 | 4 | 6 | 3 | 4 | 1 | 3 |
3 Manifestations
d’ischémie cardiaque
| 6 | 3 | 5 | 3 | 6 | 4 | 2 |
2
Épanchement péricardique
| 4 | 2 | 7 | 3 | 6 | 1 | 2 |
0
Péricardite
| 1 | 0 | 1 | 1 | 1 | 1 | 0 |
0 Fibrillation auriculaire
| 3 | 1 | 6 | 3 | 4 | 0 | 0 |
0 Affections de l’oreille et du labyrinthe
Acouphènes
| 2 | 0 | 3 | 0 | 0 | 0 | 0 |
0 Troubles gastro-intestinaux
Gastrite
| 4 | 0 | 3 | 1 | 4 | 0 | 3 |
2 Hémorragie gastro-intestinale
| 2 | 0 | 3 | 0 | 1 | 1 | 5 |
3
Pancréatite aiguë
| 2 | 1 | 0 | 0 | 3 | 3 | 0 |
0 Effets généraux ou réaction au point d’administration
Douleur
| 8 | 0 | 6 | 0 | 9 | 1 | 8 |
3 Troubles hépatobiliaires
Hépatotoxicité
| 4 | 1 | 3 | 3 | 1 | 0 | 3 |
0 Fonction hépatique anormale
| 4 | 2 | 3 | 0 | 4 | 1 | 3 |
0
Troubles immunitaires
Hypersensibilité
médicamenteuse
| 1 | 1 | 4 | 2 | 1 | 0 | 2 |
0
Infections et infestations
Bronchite
| 7 | 1 | 7 | 1 | 8 | 0 | 0 |
0 Lésion, intoxication et complications liées à une intervention Fractures
| 7 | 2 | 2 | 0 | 4 | 0 | 2 |
0 Épreuves de laboratoire
Hausse du taux
d’amylase
| 6 | 2 | 5 | 0 | 3 | 0 | 5 |
2
Hausse du taux sanguin de créatine
phosphokinase
6 3 2 0 4 0 0 0
Tableau 7 – Patients atteints de LMC traités par BOSULIF qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité)
| LMC en PC* Résistance ou intolérance à l’imatinib n = 284 | LMC en PC* Résistance ou intolérance à ≥ 2 ITK n = 119 | LMC en PA* Résistance ou intolérance à au moins l’imatinib n = 79 |
LMC en CB*
Résistance ou intolérance à au moins l’imatinib n = 64
Système, appareil ou
organe
Terme privilégié
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%) Hausse du taux sanguin de bilirubine
| 4 | 0 | 4 | 0 | 3 | 0 | 9 |
8
Hausse du taux de gamma-glutamyl-transférase
| 2 | 0 | 4 | 1 | 3 | 0 | 0 |
0
Prolongement de l’intervalle QT à l’ECG
| 1 | 0 | 0 | 0 | 0 | 0 | 2 |
0
Troubles du métabolisme et de la nutrition
Hypophosphatémie
| 6 | 2 | 4 | 0 | 8 | 4 | 6 |
3 Hyperkaliémie
| 4 | 1 | 5 | 1 | 5 | 1 | 5 |
0 Déshydratation
| 3 | 0 | 2 | 0 | 4 | 1 | 6 |
0 Troubles des tissus musculosquelettiques et conjonctifs
Myalgie
| 9 | 0 | 5 | 0 | 9 | 0 | 9 |
2 Troubles du système nerveux Dysgueusie
| 1 | 0 | 1 | 0 | 3 | 0 | 0 |
0 Troubles rénaux et urinaires
Insuffisance rénale aiguë
| 3 | 2 | 1 | 1 | 3 | 3 | 5 |
3 Insuffisance rénale
| 2 | 1 | 3 | 2 | 6 | 0 | 2 |
2 Atteinte rénale
| 2 | 0 | 0 | 0 | 1 | 0 | 0 |
0 Troubles respiratoires, thoraciques et médiastinaux
Hypertension
pulmonaire
| 2 | 1 | 2 | 0 | 0 | 0 | 0 |
0
Insuffisance respiratoire
| 0 | 0 | 0 | 0 | 1 | 1 | 5 |
3 Pneumonite
| 1 | 0 | 1 | 1 | 1 | 1 | 2 |
2 Troubles cutanés et sous-cutanés
Acné
| 4 | 0 | 1 | 0 | 3 | 0 | 2 |
0 Urticaire
| 2 | 0 | 3 | 1 | 3 | 0 | 2 |
2 Éruption exfoliative
| 1 | 0 | 0 | 0 | 1 | 0 | 0 |
0 Réaction de
photosensibilité
| 1 | 1 | 0 | 0 | 0 | 0 | 2 |
0
Éruption iatrogène
| 1 | 0 | 0 | 0 | 3 | 0 | 0 |
0 Remarque : Les manifestations indésirables sont classées selon le Medical Dictionary for Regulatory Activities (MedDRA, version 23.1). * CB = crise blastique; PA = phase accélérée; PC = phase chronique
Le nombre total de sujets dans la catégorie supérieure ne correspond pas nécessairement à la somme des sujets dans les catégories inférieures, puisqu’un même participant a pu signaler deux manifestations indésirables ou plus dans la catégorie supérieure. La catégorie de certains termes privilégiés ne suit pas la classification du MedDRA.
Les manifestations indésirables sont classées selon le MedDRA.
La classification des effets indésirables en fonction de la fréquence est basée sur « Tous grades » de la colonne totale. La colonne « Grade 3/4 » correspond à la toxicité maximale.
« Hausse du taux d’amylase » comprend les termes privilégiés suivants : hausse du taux d’amylase, hyperamylasémie.
Tableau 7 – Patients atteints de LMC traités par BOSULIF qui ont subi en cours de traitement des manifestations indésirables fréquentes (≥ 1 % et < 10 %) de tous grades et de grade 3 ou 4 (population de l’étude de phase I/II retenue aux fins d’analyse de l’innocuité)
| LMC en PC* Résistance ou intolérance à l’imatinib n = 284 | LMC en PC* Résistance ou intolérance à ≥ 2 ITK n = 119 | LMC en PA* Résistance ou intolérance à au moins l’imatinib n = 79 |
LMC en CB*
Résistance ou intolérance à au moins l’imatinib n = 64
Système, appareil ou
organe
Terme privilégié
Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) | Grade 3/4 (%) | Tous grades (%) |
Grade 3/4
(%) « Hausse du taux sanguin de bilirubine » comprend les termes privilégiés suivants : hausse du taux sanguin de bilirubine, hyperbilirubinémie, hausse du taux de bilirubine conjuguée, hausse du taux sanguin de bilirubine non conjuguée.
« Insuffisance cardiaque » comprend les termes privilégiés suivants : insuffisance ventriculaire gauche aiguë, insuffisance ventriculaire droite aiguë, asthme cardiaque, insuffisance cardiaque, insuffisance cardiaque aiguë, insuffisance cardiaque chronique, insuffisance cardiaque congestive, insuffisance cardiaque à débit élevé, choc cardiogénique, insuffisance cardiopulmonaire, syndrome cardiorénal, insuffisance ventriculaire gauche chronique, insuffisance ventriculaire droite chronique, cœur pulmonaire, cœur pulmonaire chronique, diminution de la fraction d’éjection, reflux hépatojugulaire, insuffisance ventriculaire gauche, syndrome de bas débit cardiaque, insuffisance cardiaque du nouveau-né, choc obstructif, insuffisance cardiaque associée à l’irradiation, fraction d’éjection ventriculaire droite diminuée, insuffisance ventriculaire droite, insuffisance ventriculaire, syndrome cardiohépatique, hépatopathie congestive. « Manifestations d’ischémie cardiaque » comprend les termes privilégiés suivants : syndrome coronaire aigu, infarctus du myocarde aigu, angine de poitrine, angor instable, artériosclérose de l’artère coronaire, maladie de l’artère coronaire, occlusion artérielle coronaire, sténose artérielle coronaire, infarctus du myocarde, ischémie myocardique, troponine I augmentée, troponine augmentée. « Prolongement de l’intervalle QT à l’ECG » comprend les termes privilégiés suivants : torsade de pointes/prolongation du QT à l’ECG (recherche étroite).
« Fractures » comprend les termes privilégiés suivants : fracture dentaire, fracture de la cheville, fracture des os du visage, fracture du pied, fracture de la main, fracture de l’humérus, ostéonécrose, ostéopénie, fracture de côte, fracture des membres supérieurs, kyste osseux, fracture de vertèbre cervicale, fracture de la clavicule, ostéoporose, douleur de la mâchoire, fracture du crâne, douleur rachidienne.
« Hémorragie gastro-intestinale » comprend les termes privilégiés suivants : hémorragie anale, hémorragie gastrique, hémorragie gastroduodénale, hémorragie digestive, hémorragie intestinale, hémorragie du côlon, hémorragie œsophagienne, hémorragie de l’intestin grêle, hémorragie gastro-intestinale haute, hémorragie gastro-intestinale basse, rectorragie.
« Fonction hépatique anormale » comprend les termes privilégiés suivants : anomalie de la fonction hépatique, hypertransaminasémie, résultats anormaux aux épreuves de la fonction hépatique, hausse des résultats aux épreuves de la fonction hépatique, hausse du taux de transaminases, hausse du taux d’enzymes hépatiques.
« Hépatotoxicité » comprend les termes privilégiés suivants : hépatite, hépatite aiguë, hépatite cholestatique, hépatite toxique, hépatotoxicité, trouble du foie.
« Hyperkaliémie » comprend les termes privilégiés suivants : potassium sanguin augmenté, hyperkaliémie. « Hypophosphatémie » comprend les termes privilégiés suivants : baisse du phosphore sanguin, hypophosphatémie. « Hausse du taux de lipase » comprend les termes privilégiés suivants : hyperlipasémie, hausse du taux de lipase. « Pancréatite aiguë » comprend les termes privilégiés suivants : pancréatite, pancréatite aiguë.
« Réaction de photosensibilité » comprend les termes de haut niveau suivants : photosensibilité et photodermatoses. « Pneumonie » comprend les termes privilégiés suivants : pneumonie atypique, pneumonie, pneumonie bactérienne, pneumonie fongique, pneumonie nécrosante, pneumonie streptococcique.
« Hypertension pulmonaire » comprend les termes privilégiés suivants : augmentation de la pression artérielle pulmonaire, hypertension artérielle pulmonaire, hypertension pulmonaire.
Fracture osseuse
Dans l’étude de phase I/II à un seul groupe de traitement menée auprès de 570 patients atteints de LMC qui avaient manifesté une résistance ou une intolérance à un traitement préalable, le taux de fractures a été de 4,6 % (0,9 % des cas étaient de grade 3 ou 4). Les manifestations indésirables de grade 3 ou 4 signalées chacune chez 0,2 % des patients ont été les suivantes : fracture de l’humérus, fracture de côte, kyste osseux, fracture du crâne et fracture d’un membre supérieur.
Résultats de l’ECG
Dans l’étude clinique de phase I/II menée chez 570 patients atteints d’une leucémie Ph+ préalablement traitée et qui ont reçu du bosutinib à 500 mg, 3 patients (0,5 %) ont présenté des intervalles QTcF (intervalle QT corrigé avec la formule de Fridericia) de plus de 500 ms. Neuf patients (1,6 %) ont présenté un allongement de QTcF de plus de 60 ms par rapport aux valeurs initiales. Les patients ayant dès le départ une maladie cardiovasculaire d’importance ou non maîtrisée, notamment un allongement de QT, ont été exclus des essais cliniques en vertu des critères du protocole.
Dans l’étude de phase III portant sur des patients venant de recevoir un diagnostic de LMC en phase chronique et traités avec une dose de 400 mg, 1 patient du groupe bosutinib a présenté un intervalle QTcF (intervalle QT corrigé avec la méthode Fridericia) de plus de 500 ms, comparativement à 0 patient dans le groupe imatinib.
Dans une étude de phase I menée auprès de 27 patients dont la fonction hépatique était altérée et 27 sujets en bonne santé appariés, on a observé une fréquence accrue d’allongement de l’intervalle QTc > 450 ms chez 10 (37 %) des sujets (9 sujets dont la fonction hépatique était altérée et 1 sujet en bonne santé).
Tableau récapitulatif des effets indésirables
Les effets indésirables présentés au tableau 8 ont été signalés chez des patients qui ont participé à l’une ou l’autre des études cliniques portant sur BOSULIF. Ils représentent le résultat d’une évaluation des données relatives aux effets indésirables recueillies auprès de 1372 patients atteints de LMC Ph+ en phase chronique nouvellement diagnostiquée, de LMC ayant présenté une résistance ou une intolérance à un traitement antérieur ou d’une autre forme de leucémie Ph+ qui ont reçu au moins une dose de BOSULIF en monothérapie. Ces effets indésirables sont présentés par appareil, système ou organe et par ordre décroissant de fréquence selon les définitions suivantes : très fréquents (≥ 10 %), fréquents (≥ 1 % et < 10 %), peu fréquents (≥ 0,1 % et < 1 %), rares (≥ 0,01 % et < 0,1 %), très rares (< 0,01 %), fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 8 – Effets indésirables signalés durant le traitement par BOSULIF
Données d’innocuité groupées (patients atteints de LMC Ph+ en phase chronique nouvellement diagnostiquée, de LMC ayant présenté une résistance ou une intolérance à un traitement antérieur ou d’une autre forme de leucémie Ph+; N = 1372)
| Infections et infestations | |
| Très fréquents | infection des voies respiratoires (y compris infection des voies respiratoires supérieures, infection des voies respiratoires inférieures, infection virale des voies respiratoires supérieures, infection virale des voies respiratoires), rhinopharyngite |
| Fréquents | pneumonie (y compris pneumonie atypique, pneumonie bactérienne, pneumonie fongique, pneumonie nécrosante, pneumonie streptococcique), grippe (y compris grippe H1N1), bronchite |
| Troubles sanguins et lymphatiques | |
| Très fréquents | thrombopénie (y compris baisse de la numération plaquettaire), anémie (y compris baisse du taux d’hémoglobine, baisse du nombre de globules rouges), neutropénie (y compris baisse du nombre de neutrophiles) |
| Fréquents | leucopénie (y compris baisse du nombre de globules blancs) |
| Peu fréquents | neutropénie fébrile, granulopénie |
Tableau 8 – Effets indésirables signalés durant le traitement par BOSULIF
Données d’innocuité groupées (patients atteints de LMC Ph+ en phase chronique nouvellement diagnostiquée, de LMC ayant présenté une résistance ou une intolérance à un traitement antérieur ou d’une autre forme de leucémie Ph+; N = 1372)
| Troubles du système immunitaire | |
| Fréquents | hypersensibilité au médicament |
| Peu fréquents | choc anaphylactique |
| Troubles du métabolisme et de la nutrition | |
| Très fréquents | diminution de l’appétit |
| Fréquents | hyperkaliémie (y compris hausse du taux sanguin de potassium), hypophosphatémie (y compris baisse du taux sanguin de phosphore), déshydratation |
| Troubles du système nerveux | |
| Très fréquents | céphalées, étourdissements |
| Fréquents | dysgueusie |
| Troubles de l’oreille et du labyrinthe | |
| Fréquents | acouphènes |
| Troubles cardiaques | |
| Fréquents | manifestations d’ischémie cardiaque (y compris syndrome coronaire aigu, infarctus du myocarde aigu, angine de poitrine, angor instable, artériosclérose de l’artère coronaire, maladie de l’artère coronaire, occlusion artérielle coronaire, sténose artérielle coronaire, infarctus du myocarde, ischémie myocardique, troponine augmentée), épanchement péricardique, insuffisance cardiaque (y compris insuffisance cardiaque aiguë, insuffisance cardiaque chronique, insuffisance cardiaque congestive, choc cardiogénique, syndrome cardiorénal, diminution de la fraction d’éjection, insuffisance ventriculaire gauche) |
| Peu fréquents | péricardite |
| Troubles vasculaires | |
| Fréquents | hypertension (y compris hausse de la tension artérielle, hausse de la tension artérielle systolique, hypertension essentielle, crise hypertensive) |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Très fréquents | dyspnée, épanchement pleural |
| Fréquents | insuffisance respiratoire, hypertension pulmonaire (y compris hypertension artérielle pulmonaire, élévation de la pression artérielle pulmonaire) |
| Peu fréquents | œdème pulmonaire aigu (y compris œdème pulmonaire), pneumopathie interstitielle |
Tableau 8 – Effets indésirables signalés durant le traitement par BOSULIF
Données d’innocuité groupées (patients atteints de LMC Ph+ en phase chronique nouvellement diagnostiquée, de LMC ayant présenté une résistance ou une intolérance à un traitement antérieur ou d’une autre forme de leucémie Ph+; N = 1372)
| Troubles gastro-intestinaux | |
| Très fréquents | diarrhée, vomissements, douleur abdominale (y compris douleur abdominale haute, douleur abdominale basse, gêne abdominale, sensibilité abdominale, douleur gastro-intestinale), nausées |
| Fréquents | gastrite, hémorragie gastro-intestinale (y compris hémorragie anale, hémorragie gastrique, hémorragie intestinale, hémorragie digestive haute, hémorragie digestive basse, hémorragie rectale), pancréatite aiguë (y compris pancréatite) |
| Troubles hépatobiliaires | |
| Fréquents | hépatotoxicité (y compris hépatite, hépatite toxique, trouble hépatique), dysfonctionnement hépatique (y compris hausse des taux d’enzymes hépatiques, résultats anormaux aux épreuves de la fonction hépatique, hausse des résultats aux épreuves de la fonction hépatique, hausse du taux de transaminases) |
| Peu fréquents | lésion hépatique (y compris lésion hépatique d’origine médicamenteuse, lésion hépatocellulaire) |
| Troubles cutanés et sous-cutanés | |
| Très fréquents | éruption cutanée (y compris éruption maculopapuleuse, éruption prurigineuse, éruption papuleuse, éruption maculeuse), prurit |
| Fréquents | urticaire, acné |
| Peu fréquents | érythème polymorphe, vascularite cutanée, éruption exfoliative, éruption iatrogène |
| Atteintes des tissus ostéomusculaires ou conjonctifs | |
| Très fréquents | arthralgie, dorsalgie |
| Fréquents | myalgie |
| Troubles rénaux et urinaires | |
| Fréquents | insuffisance rénale aiguë, insuffisance rénale, dysfonctionnement rénal |
| Effets généraux ou réaction au point d’administration | |
| Très fréquents | fatigue (y compris asthénie, malaise), pyrexie, œdème (y compris œdème palpébral, œdème du visage, œdème généralisé, œdème localisé, œdème périphérique, œdème périorbitaire, enflure périorbitaire, enflure périphérique, enflure, enflure des paupières) |
| Fréquents | douleur thoracique (y compris malaise à la poitrine), douleur |
Tableau 8 – Effets indésirables signalés durant le traitement par BOSULIF
Données d’innocuité groupées (patients atteints de LMC Ph+ en phase chronique nouvellement diagnostiquée, de LMC ayant présenté une résistance ou une intolérance à un traitement antérieur ou d’une autre forme de leucémie Ph+; N = 1372)
| Épreuves de laboratoire | |
| Très fréquents | hausse du taux d’alanine aminotransférase (y compris taux d’ALAT anormal), hausse du taux d’aspartate aminotransférase, hausse du taux de lipase (y compris hyperlipasémie), hausse du taux sanguin de créatinine |
| Fréquents | hausse du taux d’amylase (y compris hyperamylasémie), hausse du taux de gamma-glutamyl-transférase, hausse du taux sanguin de créatine kinase, hausse du taux sanguin de bilirubine (y compris hausse du taux de bilirubine conjuguée, hausse du taux sanguin de bilirubine non conjuguée, hyperbilirubinémie), allongement de QT visible à l’ECG (y compris syndrome du QT long, tachycardie ventriculaire) |
Remarque : Les termes privilégiés indiqués entre parenthèses ont été regroupés afin que la fréquence soit plus précise.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Veuillez consulter le tableau 8.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’études cliniques
Le tableau 9 dresse la liste des anomalies potentiellement sévères (de grade 3 ou 4) ou d’importance clinique dans les résultats d’analyses de laboratoire survenues pendant les études cliniques sur BOSULIF, quelles qu’en soient la cause et la fréquence.
Anomalies dans les résultats hématologiques et biologiques
Le tableau 9 dresse la liste des anomalies potentiellement sévères ou d’importance clinique dans les résultats d’analyses hématologiques ou biochimiques courantes chez la population de patients ayant reçu au moins une dose de BOSULIF dans l’étude de phase I/II B1871006.
Tableau 9 – Pourcentage de patients ayant présenté des anomalies de grade 3 ou 4 potentiellement sévères ou d’importance clinique dans les résultats d’analyses de laboratoire lors de l’étude clinique de phase I/II
LMC en PC* Résistance ou intolérance à l’imatinib n = 284
LMC en PC* Résistance ou intolérance à ≥ 2 ITK
n = 119
LMC en PA*, LMC en CB*
Résistance ou intolérance à au moins l’imatinib n = 143
Paramètres hématologiques % % %
Numération plaquettaire
< 50 × 109/L 26 26 57
Nombre absolu de polynucléaires
neutrophiles < 1 × 10⁹/L 16 18 39
Faible taux d’hémoglobine < 80 g/L 15 8 38
Paramètres biochimiques
ALAT > 5,0 × LSN 12 10 6
ASAT > 5,0 × LSN 5 4 4
Lipasémie > 2 × LSN 12 8 6
Phosphorémie (faible) < 0,6 mmol/L 10 3 7
Bilirubinémie totale (élevée) > 3 × LSN 0 3 3
* CB = crise blastique; PA = phase accélérée; PC = phase chronique
Le tableau 10 dresse la liste des anomalies potentiellement sévères ou d’importance clinique dans les résultats d’analyses hématologiques ou biochimiques courantes dans la population de patients ayant reçu au moins une dose de BOSULIF dans l’étude de phase III BFORE.
Tableau 10 – Pourcentage de patients ayant présenté des anomalies de grade 3 ou 4 potentiellement sévères ou d’importance clinique dans les résultats d’analyses de laboratoire lors de l’étude clinique de phase III
Bosutinib à 400 mg
LMC en phase chronique nouvellement diagnostiquée
N = 268
Paramètres hématologiques %
Numération plaquettaire < 50 X 109/L 14
Nombre absolu de polynucléaires
neutrophiles < 1 X 10⁹/L
9
Taux d’hémoglobine (faible) < 80 g/L 9
Paramètres biochimiques
ALAT > 5,0 x LSN 26
ASAT > 5,0 x LSN 13
Lipasémie > 2 x LSN 19
Phosphorémie (faible) < 0,6 mmol/L 9
Bilirubinémie totale (élevée) > 3 x LSN 2
Le tableau 11 montre le passage de la valeur initiale à la plus faible catégorie de TFGe observée pendant le traitement par le bosutinib, quelle que soit l’intention de traitement, chez les patients de l’ensemble des études sur la leucémie.
Tableau 11 – Passage de la valeur initiale à la plus faible catégorie de TFGe observée pendant le traitement par le bosutinib – Population retenue pour l’analyse de l’évaluation de l’innocuité dans les études cliniques (N = 1372)*
| Au départ | Suivi | ||||||
État de la fonction rénale | N | Normale n (%) | Légèrement altérée n (%) | Légèrement à modérément altérée n (%) | Modérément à sévèrement altérée n (%) | Sévèrement altérée n (%) | Insuffisance rénale n (%) |
| Normale | 527 | 115 (21,8) | 330 (62,6) | 50 (9,5) | 23 (4,4) | 3 (0,6) | 5 (0,9) |
| Légèrement altérée | 672 | 10 (1,5) | 259 (38,5) | 271 (40,3) | 96 (14,3) | 26 (3,9) | 6 (0,9) |
| Légèrement à modérément altérée | 137 | 0 | 6 (4,4) | 40 (29,2) | 66 (48,2) | 24 (17,5) | 2 (1,5) |
Tableau 11 – Passage de la valeur initiale à la plus faible catégorie de TFGe observée pendant le traitement par le bosutinib – Population retenue pour l’analyse de l’évaluation de l’innocuité dans les études cliniques (N = 1372)*
| Au départ | Suivi | ||||||
État de la fonction rénale | N | Normale n (%) | Légèrement altérée n (%) | Légèrement à modérément altérée n (%) | Modérément à sévèrement altérée n (%) | Sévèrement altérée n (%) | Insuffisance rénale n (%) |
| Modérément à sévèrement altérée | 33 | 0 | 1 (3,0) | 1 (3,0) | 8 (24,2) | 19 (57,6) | 4 (12,1) |
| Sévèrement altérée | 1 | 0 | 0 | 0 | 0 | 0 | 1 (100,0) |
| Total | 1372 | 125 (9,1) | 598 (43,6) | 362 (26,4) | 193 (14,1) | 72 (5,2) | 17 (1,2) |
Abréviations : N/n = nombre de patients; TFGe = taux de filtration glomérulaire estimé Remarque : Le TFGe des patients a été estimé au moyen de l’équation MDRD (Modification of Diet in Renal Disease). Remarques : L’état de la fonction rénale est déterminé d’après la classification de la Kidney Disease Improving Global Outcomes (KDIGO) en fonction du TFGe (en mL/min/1,73 m2). Normale : TFGe supérieur ou égal à 90; légèrement altérée : de 60 à moins de 90; légèrement à modérément altérée : de 45 à moins de 60; modérément à sévèrement altérée : de 30 à moins de 45; sévèrement altérée : de 15 à moins de 30; insuffisance rénale : moins de 15. * La valeur du TFGe manquait pour 7 patients sur 1372 au début de l’étude ou pendant le traitement. Aucun patient ne présentait d’insuffisance rénale au début de l’étude. | |||||||
Le tableau 12 présente la variation médiane (IC à 95 %) en cours de traitement du taux de filtration glomérulaire estimé au fil du temps chez les patients pour qui le taux de créatininémie était connu au début de l’étude de phase I/II B1871006 (voir 14 Études cliniques).
Tableau 12 – Variation en cours de traitement du TFGe au fil du temps par rapport aux valeurs initiales chez les patients de l’étude de phase I/II traités au préalable
Moment de l’évaluation (mois) | Total (N = 569) | Variation médiane du TFGe (mL/min/1,73 m2) (IC à 95 %) |
| Début de l’étude | 569 | s.o. |
| 3 | 429 | −5,3 (−6,3, −3,9) |
| 12 | 290 | −7,6 (−8, 9, −6,0) |
| 24 | 210 | −8,5 (−10,5, −6,1) |
| 36 | 185 | −10,9 (−13,2, −8,1) |
| 48 | 167 | −11,1 (−14,2, −9,0) |
| 60 | 149 | −12,3 (−15,4, −10,4) |
| 120 | 70 | −15,9 (−21,4, −11,1) |
Le tableau 13 présente la variation médiane (IC à 95 %) en cours de traitement du taux de filtration glomérulaire estimé (TFGe) au fil du temps chez les patients pour qui le taux de créatininémie était connu au début de l’étude de phase III BFORE (voir 14 Études cliniques).
Tableau 13 – Variation en cours de traitement du TFGe au fil du temps par rapport aux valeurs initiales chez les patients de l’étude de phase III venant de recevoir un diagnostic de LMC en phase chronique et traités par BOSULIF à 400 mg
Moment de l’évaluation (mois) | Total (N = 268) | Variation médiane du TFGe (mL/min/1,73 m2) (IC à 95 %) |
| Début de l’étude | 268 | s.o. |
| 3 | 248 | −4,9 (−6,9, −2,4) |
| 12 | 217 | −11,1 (−12,8, −9,2) |
| 60 | 154 | −14,1 (−17,8, −12,0) |
8.5 Effets indésirables observés après la commercialisation
Troubles cutanés et sous-cutanés : On a signalé de rares cas de syndrome de Stevens-Johnson après la commercialisation de BOSULIF.
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
- Les inhibiteurs puissants et modérés de la CYP3A augmentent l’exposition à BOSULIF. Éviter l’emploi concomitant de tels inhibiteurs.
- Les inducteurs puissants et modérés de la CYP3A diminuent l’exposition à BOSULIF. Éviter l’emploi concomitant de tels inducteurs.
9.2 Aperçu des interactions médicamenteuses
Selon des études in vitro sur des microsomes de foie humain, la CYP3A4 est la principale isoenzyme du cytochrome P450 qui assure la biotransformation du bosutinib. Les isoenzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 et 3A5 n’interviennent pas dans ce processus. Les mono-oxygénases à flavine FMO1, FMO3 et FMO5 peuvent catalyser la biotransformation du bosutinib en son dérivé N-oxyde.
9.3 Interactions médicament-comportement
Alcool
Les interactions possibles entre le bosutinib et l’alcool n’ont fait l’objet d’aucune étude.
9.4 Interactions médicament-médicament
Les interactions décrites dans le tableau ci-dessous sont fondées sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions en raison de l’intensité et de la gravité de l’interaction attendue (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 14 – Interactions médicament-médicament établies ou potentielles
| [Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune des | |||||
| produits | |||||
| médicamen- | |||||
| teux] | |||||
| Inhibiteurs de la CYP3A | EC | L’administration de BOSULIF et d’un inhibiteur puissant de la CYP3A (le kétoconazole) a entraîné une augmentation de la Cmax de BOSULIF par un facteur de 5,2 et de l’ASC de BOSULIF par un facteur de 8,6, chez des sujets en santé et à jeun prenant 100 mg de BOSULIF par jour. L’administration concomitante de BOSULIF et d’un inhibiteur modéré de la CYP3A (l’aprépitant) a entraîné une augmentation de la Cmax de BOSULIF par un facteur de 1,5 et de l’ASC de BOSULIF par un facteur de 2,0, par rapport aux valeurs obtenues lorsque BOSULIF était administré seul avec de la nourriture à des sujets en santé, en doses de 500 mg. | Éviter l’emploi concomitant d’inhibiteurs puissants de la CYP3A (comprenant, sans s’y limiter : bocéprévir, clarithromycine, conivaptan, indinavir, itraconazole, kétoconazole, lopinavir/ritonavir, mibéfradil, néfazodone, nelfinavir, posaconazole, ritonavir, saquinavir, télaprévir, télithromycine, troléandomycine, voriconazole) ou d’inhibiteurs modérés de la CYP3A (comprenant, sans s’y limiter : amprénavir, aprépitant, atazanavir, cimétidine, ciprofloxacine, crizotinib, darunavir/ritonavir, diltiazem, érythromycine, fluconazole, fosamprénavir, imatinib, vérapamil, produits renfermant des extraits de pamplemousse, de carambole, de grenade, d’orange de Séville ou d’autres fruits semblables dont on sait qu’ils inhibent la CYP3A4) avec BOSULIF, car il peut s’ensuivre une hausse de la concentration plasmatique du bosutinib. Il est conseillé de faire preuve de prudence lorsqu’on administre en concomitance des inhibiteurs légers de la CYP3A et BOSULIF. Il est recommandé, dans la mesure du possible, d’opter pour un médicament concomitant de rechange qui est exempt ou presque d’effet inhibiteur sur la CYP3A4. | ||
| Inducteurs de la CYP3A | EC | L’administration concomitante de BOSULIF et d’un inducteur puissant de la CYP3 (la rifampicine) a entraîné une diminution de la Cmax et de l’ASC de BOSULIF de 14 % et de 6 %, respectivement, par rapport aux valeurs obtenues lorsque BOSULIF était administré seul avec de la nourriture à des sujetss en santé, en doses de 500 mg. | Éviter l’emploi concomitant d’inducteurs puissants de la CYP3A (comprenant, sans s’y limiter : carbamazépine, millepertuis, phénytoïne, rifampicine) ou d’inducteurs modérés de la CYP3A (comprenant, sans s’y limiter : bosentan, éfavirenz, étravirine, modafinil, nafcilline) avec BOSULIF. L’importante diminution de l’exposition au bosutinib résultant de l’administration de BOSULIF avec de la rifampicine (un inducteur puissant de la CYP3A) porte à penser que l’augmentation de la dose de BOSULIF lorsqu’il est administré avec des inducteurs puissants ou modérés de la CYP3A est peu susceptible de contrebalancer adéquatement cette diminution. Il est conseillé de faire preuve de prudence lorsqu’on administre en concomitance des inducteurs légers de la CYP3A et BOSULIF. |
Inhibiteurs de la pompe à protons (IPP) | EC | L’hydrosolubilité du bosutinib est fonction du pH in vitro. Lorsqu’une dose unique de 400 mg de BOSULIF a été administrée avec un IPP (le lansoprazole) à des sujets en santé et à jeun, la Cmax et l’ASC de BOSULIF ont diminué de 54 % et de 74 %, respectivement, par rapport aux valeurs associées à l’administration de BOSULIF seul. | La prudence s’impose lorsque BOSULIF est administré en concomitance avec des IPP. L’emploi d’antiacides à courte durée d’action devrait être envisagé en remplacement des IPP, et les moments où chacun de ces agents est administré devraient être espacés (p. ex., prendre BOSULIF le matin et les antiacides en soirée), dans la mesure du possible. |
Antiaryth-
miques et
autres
médicaments
T Peuvent allonger
l’intervalle QT
L’emploi concomitant de BOSULIF et d’un autre médicament qui allonge l’intervalle QT/QTc est à proscrire. Les médicaments ayant été associés à un allongement de QT/QTc et/ou à des torsades de pointes sont énumérés ci-dessous (liste non exhaustive). Les classes chimiques ou pharmacologiques sont citées quand certains médicaments de ces classes, mais pas nécessairement tous, ont été mis en cause dans l’allongement de QT ou de QTc et/ou l’apparition de torsades de pointes :
- antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide);
- antiarythmiques de classe III (p. ex., amiodarone, sotalol, dronédarone, ibutilide);
- antiarythmiques de classe 1C (p. ex., flécaïnide, propafénone);
- antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone);
- antidépresseurs (p. ex., fluoxétine, citalopram, venlafaxine, antidépresseurs tricycliques/tétracycliques [p. ex., amitriptyline, imipramine, maprotiline]);
- opioïdes (p. ex., méthadone);
- antibiotiques de la famille des macrolides et analogues (p. ex., érythromycine, clarithromycine, télithromycine, tacrolimus);
- quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine);
- antipaludéens (p. ex., quinine,
chloroquine);
- antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole);
- dompéridone;
- antagonistes du récepteur de la 5-hydroxytryptamine (5-HT3) (p. ex., dolasétron, ondansétron);
- inhibiteurs de tyrosine kinase (p. ex., vandétanib, sunitinib, nilotinib, lapatinib);
- inhibiteurs de l’histone déacétylase (p. ex., vorinostat);
- agonistes des récepteurs bêta-2-adrénergiques (p. ex., salmétérol, formotérol) (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et
10.2 Pharmacodynamie, Allongement de l’intervalle QT/QTc). L’emploi concomitant de BOSULIF et de médicaments pouvant perturber les taux d’électrolytes, dont voici quelques exemples, est à proscrire :
Les listes ci-dessus de médicaments pouvant interagir avec BOSULIF ne sont pas complètes. Il faut consulter des sources d’information à jour afin de se renseigner sur les médicaments récemment homologués qui allongent l’intervalle QT/QTc, inhibent l’activité d’enzymes métabolisantes ou de protéines de transport, ou causent des déséquilibres électrolytiques, de même que sur la découverte récente de tels effets exercés par des médicaments plus anciens. |
Légende : EC = étude clinique; T = théorique
Études in vitro
Bosutinib et transporteurs : D’après les résultats d’études in vitro sur les protéines de transport, le bosutinib est un substrat de la P-glycoprotéine, de la BCRP et de la MRP, qui agissent comme des pompes d’efflux. Des interactions entre BOSULIF et les inhibiteurs des protéines de transport qui agissent comme des pompes d’efflux sont possibles lorsqu’ils sont administrés en concomitance.
Les résultats d’études menées in vitro indiquent qu’il est peu probable que le bosutinib inhibe l’activité de la protéine de résistance du cancer du sein (BCRP, circulation générale), des polypeptides transporteurs d’anions organiques OATP1B1 et OATP1B3, des transporteurs d’anions organiques OAT1 et OAT3, et des transporteurs de cations organiques OCT1 et OCT2, lorsqu’il est utilisé à des concentrations qui sont pertinentes sur le plan clinique. Il est cependant possible qu’il inhibe l’activité de la protéine BCRP dans le tractus gastro-intestinal et du transporteur OCT1.
Bosutinib et substrats des isoenzymes du cytochrome P450 : Les résultats d’une étude in vitro portent à croire qu’il est peu probable que des interactions médicament-médicament se produisent en raison d’un effet inducteur de BOSULIF sur la biotransformation des médicaments qui sont des substrats de la CYP1A2, de la CYP2B6, de la CYP2C9, de la CYP2C19 et de la CYP3A4.
Bosutinib et isoenzymes du cytochrome P450 : In vitro, le bosutinib a inhibé la CYP2C19, la CYP2D6 et les CYP3A4/5 lorsque la concentration plasmatique du médicament était de 26 à 71 fois plus élevée que la Cmax obtenue chez l’humain après l’administration de 500 mg une fois par jour.
9.5 Interactions médicament-aliment
L’administration à des sujets en santé de 400 mg de BOSULIF avec un repas a fait augmenter la Cmax et l’ASC de BOSULIF par un facteur de 1,8 et de 1,7, respectivement (voir 4 Posologie et administration, 10.3 Pharmacocinétique, Absorption, 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et Fonction rénale). La prise de BOSULIF sans nourriture peut faire diminuer la biodisponibilité du médicament.
La consommation de produits et de jus renfermant du pamplemousse, de la carambole, de la grenade, de l’orange de Séville ou d’autres fruits semblables dont on sait qu’ils inhibent la CYP3A4 doit être évitée en tout temps, car il pourrait s’ensuivre une augmentation de la concentration plasmatique de BOSULIF.
9.6 Interactions médicament-plante médicinale
Le millepertuis est un inducteur puissant de la CYP3A4. Éviter l’emploi concomitant d’inducteurs puissants de la CYP3A et de BOSULIF, car cela pourrait entraîner une diminution de la concentration plasmatique de BOSULIF (voir 9.4 Interactions médicament-médicament et 4 Posologie et administration).
9.7 Interactions médicament-examens de laboratoire
Les effets de BOSULIF sur les résultats des épreuves de laboratoire n’ont pas été étudiés.
10 Pharmacologie clinique
10.1 Mode d’action
BOSULIF appartient à la classe des inhibiteurs de tyrosine kinase. Il inhibe l’activité tyrosine kinase de l’oncoprotéine Bcr-Abl, qui favorise l’apparition de la LMC, et celle de kinases de la famille Src, telles que Src, Lyn et Hck, qui interviennent dans les voies de signalisation activées par Bcr-Abl. Des études de modélisation indiquent que BOSULIF se lie au domaine kinase de Bcr-Abl. BOSULIF inhibe également d’autres familles de kinases comme Eph, Tec et Ste20. BOSULIF exerce des effets inhibiteurs minimes sur le récepteur du facteur de croissance dérivé des plaquettes (PDGF) et sur c-Kit (protéine-tyrosine kinase Kit).
BOSULIF exerce une activité antileucémique puissante sur les cellules leucémiques dépendantes de Brc-Abl qui sont résistantes à l’imatinib et sur celles qui y sont sensibles. Par ailleurs, dans des études in vitro, BOSULIF a inhibé la prolifération et la survie de lignées cellulaires établies de LMC, de lignées cellulaires de LAL Ph+ et de cellules primitives de LMC prélevées directement sur des patients. BOSULIF a inhibé 16 des 18 formes mutantes de Bcr-Abl résistantes à l’imatinib exprimées par des lignées de cellules myéloïdes murines, mais n’a pas inhibé la forme T315I. Le traitement par le bosutinib a réduit le volume des tumeurs myéloïdes qui se développaient chez des souris nude et a inhibé la croissance de tumeurs myéloïdes murines qui exprimaient des formes mutantes de Bcr-Abl résistantes à l’imatinib. BOSULIF inhibe également le récepteur tyrosine kinase c-Fms, les récepteurs EphA et EphB, les kinases des familles Trk, Axl et Tec, certains membres de la famille ErbB, la protéine-tyrosine kinase non réceptrice Csk, les sérine/thréonine kinases de la famille Ste20 et deux protéines kinases dépendantes de la calmoduline.
10.2 Pharmacodynamie
Allongement de l’intervalle QT/QTc
Les effets de l’administration d’une dose unique de 500 mg de BOSULIF sur l’intervalle QT corrigé (QTcF = QT/RR0,33) ont été évalués dans le cadre d’une étude en deux parties (partie A et partie B).
La partie A était une étude à double insu (dans le cas du bosutinib) avec répartition aléatoire et permutation en 3 périodes dans laquelle des hommes en bonne santé (N = 58) ont reçu des doses uniques de 500 mg de bosutinib, de placebo ou de 400 mg de moxifloxacine avec de la nourriture. La différence maximale entre le traitement par le bosutinib à 500 mg et le placebo quant au QTcF a été de 2,46 ms (IC à 90 % : 0,54, 4,38) et elle a été observée après 8 heures. Les résultats de la partie A ne peuvent être extrapolés à l’état d’équilibre, puisque les concentrations plasmatiques maximales observées après l’administration d’une dose unique de 500 mg (Cmax moyenne : 114 ± 39,8 ng/mL) ne représentaient que 42 à 57 % des concentrations plasmatiques maximales observées à l’état d’équilibre dans la population cible traitée par le bosutinib à 500 mg (Cmax moyenne : 200-273 ng/mL).
La partie B était une étude à double insu (dans le cas du bosutinib) avec répartition aléatoire et permutation en 2 périodes dans laquelle des hommes en bonne santé (N = 54) ont reçu une dose unique du produit à l’étude (bosutinib à 500 mg ou placebo) en concomitance avec du kétoconazole, avec de la nourriture. Le jour − 1 de chaque période, le kétoconazole a été administré à raison d’une dose unique de 400 mg par jour par voie orale. Le jour 1, les sujets ont reçu 500 mg de bosutinib ou un placebo en concomitance avec 400 mg de kétoconazole après avoir mangé. Puis, les jours 2 et 3, ils ont reçu une dose unique de 400 mg de kétoconazole par voie orale. La partie B ne comportait pas de phase initiale sans traitement, et aucun groupe n’a reçu le placebo seul. La différence maximale moyenne entre les groupes kétoconazole + bosutinib et kétoconazole + placebo quant à l’intervalle QTcF était de 7,36 ms (IC à 90 % : 5,09, 9,63), et elle a été observée après 8 heures, le jour 1. La Cmax moyenne de bosutinib atteinte après l’administration d’une dose unique de 500 mg en présence de kétoconazole était de 326 ± 77,2 ng/mL.
Les patients atteints d’insuffisance hépatique peuvent être exposés à un risque accru d’allongement de QT/QTc. Dans une étude comportant l’administration d’une dose unique (200 mg) de bosutinib par voie orale à des patients qui n’étaient pas atteints de LMC, un allongement de QTc est survenu au cours du traitement chez 50 % des patients qui présentaient une insuffisance hépatique (classes A, B ou C de Child-Pugh) et chez 11 % des volontaires sains auxquels on les avait appariés. En outre, il semble que la fréquence, l’ampleur et la durée des allongements de QTc augmentaient avec la gravité de l’insuffisance hépatique. En effet, après le traitement, on a observé un allongement de QTc chez les 6 patients qui étaient atteints d’une insuffisance hépatique de classe C au début de l’étude, alors que cette anomalie n’a été observée que chez 1 des 6 patients atteints d’insuffisance hépatique de classe A et chez 2 des 6 patients atteints d’insuffisance hépatique de classe B. Dans le groupe de patients atteints d’insuffisance hépatique de classe C (n = 6), l’allongement de QTc a été enregistré 3 heures après l’administration du bosutinib et il a persisté jusqu’au jour 4, voire plus longtemps, chez 5 patients. La seule exception a été un patient dont l’intervalle QTc atteignait déjà 450 ms le jour 1, avant l’administration du bosutinib. L’allongement relatif maximal de l’intervalle QTc par rapport au début de l’étude était de 48 ms; il a été mesuré chez un patient atteint d’insuffisance hépatique de classe C. Cela dit, l’intervalle QTc n’a dépassé 500 ms chez aucun des volontaires ayant participé à cette étude.
10.3 Pharmacocinétique
Tableau 15 – Résumé des paramètres pharmacocinétiques de BOSULIF mesurés à l’état d’équilibre après l’administration orale de 15 doses quotidiennes consécutives de 400 mg, de 500 mg ou de 600 mg à des patients atteints de LMC qui n’étaient pas à jeun
Dose (mg) | n | Cmax (ng/mL) | t½ (h) | ASC0-24 h (ng*h/mL) | Clairance (CL/F) (L/h) |
| 400 | 3 | 146 (20) | 46,0 (32,3) | 2720 (442) | 150 (23) |
| 500 | 3 | 200 (12) | 21,7 (4,6) | 3650 (425) | 138 (17) |
| 600 | 10 | 208 (73) | 25,9 (24,9)a | 3630 (1270)b | 185 (66)b |
Les données présentées sont des moyennes (écart-type).
(a) n = 7
(b) n = 9
Absorption
Après l’administration par voie orale d’une dose unique (500 mg) de BOSULIF avec des aliments, la biodisponibilité absolue de ce médicament s’établissait à 34 %. L’absorption a été relativement lente chez des sujets sains; le temps médian écoulé avant l’atteinte de la concentration maximale (tmax) a été de 6 heures. Chez des sujets en bonne santé ayant reçu une dose unique de bosutinib (400 mg) avec des aliments, la Cmax moyenne (écart-type [É.-T.]) était de 90 (24) ng/mL et l’ASC moyenne (É.-T.), de 2060 (448) ng•h/mL. Chez des sujets en bonne santé ayant reçu une dose unique de bosutinib (500 mg) avec des aliments, la Cmax moyenne (É.-T.) était de 112 (29) ng/mL et l’ASC moyenne (É.-T.), de 2740 (790) ng•h/mL.
La prise concomitante de nourriture a multiplié la Cmax du bosutinib par 1,8 et son ASC par 1,7 par rapport à la prise de ce médicament à jeun. Chez des sujets atteints de LMC ayant reçu 15 doses quotidiennes de bosutinib en comprimé (400 mg) avec des aliments, la Cmax moyenne (É.-T.) du bosutinib était de 146 (20) ng/mL et l’ASC moyenne (É.-T.), de 2720 (442) ng•h/mL. Chez des sujets atteints de LMC ayant reçu 15 doses quotidiennes de bosutinib en comprimé (500 mg) avec des aliments, la Cmax moyenne (É.-T.) du bosutinib était de 200 (12) ng/mL et l’ASC moyenne (É.-T.), de 3650 (425) ng•h/mL.
L’hydrosolubilité du bosutinib est fonction du pH in vitro. Le lansoprazole réduit l’exposition au bosutinib (voir 9.4 Interactions médicament-médicament).
Distribution
Après l’administration d’une dose unique de BOSULIF (120 mg) par voie intraveineuse (i.v.) à des sujets sains, le volume de distribution moyen du bosutinib (± É.-T.) s’est établi à 2441 (796) L, ce qui indique une importante distribution extravasculaire et/ou une faible biodisponibilité orale. Dans une étude menée chez le rat, le bosutinib n’a pas traversé la barrière hémato-encéphalique.
Le bosutinib s’est fortement lié aux protéines plasmatiques humaines in vitro (94 %) et ex vivo (96 %) dans des études menées auprès de sujets sains. Le taux de liaison protéique ne dépend pas de la concentration.
Métabolisme
Les résultats d’études in vitro sur des microsomes de foie humain indiquent que la CYP3A4 est la principale isoenzyme du CYP450 qui assure la biotransformation du bosutinib. Les isoenzymes 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 et 3A5 n’interviennent pas dans ce processus. Les mono-oxygénases à flavine FMO1, FMO3 et FMO5 peuvent catalyser la biotransformation du bosutinib en son dérivé N-oxyde. Selon les résultats d’études in vitro et in vivo, chez l’humain, le bosutinib (molécule mère) est principalement métabolisé dans le foie par la CYP3A4. Après l’administration de doses uniques ou de doses multiples de BOSULIF (400 ou 500 mg) à des humains, il semble que les principaux métabolites circulants de ce médicament aient été le bosutinib oxychloré (M2) et le bosutinib N-déméthylé (M5); on a aussi retrouvé du N-oxyde de bosutinib (M6) dans la circulation, dans une moindre mesure. Les taux d’exposition générale au bosutinib N-déméthylé et au bosutinib oxychloré correspondaient respectivement à 25 % et à 19 % des taux d’exposition générale à la molécule mère. Au cours d’un test de prolifération des fibroblastes transformés par Src indépendante de l’ancrage, les trois métabolites circulants du bosutinib ont exercé une activité ≤ 5 % à celle de ce dernier. Le bosutinib sous forme inchangée et le bosutinib N-déméthylé sont les principales substances qui ont été retrouvées dans les fèces.
Élimination
Chez 14 sujets en bonne santé ayant reçu une dose unique de bosutinib (120 mg) par voie intravasculaire, la demi-vie d’élimination terminale moyenne du bosutinib, la t1/2, (É.-T.) était de 35,5 (8,5) heures et la clairance (CL) moyenne (É.-T.) du bosutinib, de 63,6 (14,1) L/h. Chez six hommes en bonne santé ayant reçu par voie orale une dose unique de bosutinib marqué au 14C, on a récupéré en moyenne 94,6 % de la substance radioactive totale administrée en l’espace de 9 jours : 91,3 % se sont retrouvés dans les fèces, la principale voie d’excrétion, et 3,29 % se sont retrouvés dans l’urine. L’excrétion était rapide, puisqu’on a récupéré 75 % de la dose administrée en l’espace de 96 heures. Chez les sujets en bonne santé, l’excrétion du bosutinib sous forme inchangée dans l’urine était faible : elle correspondait à environ 1 % de la dose administrée.
Linéarité / non-linéarité
L’administration orale de doses uniques croissantes de bosutinib (de 200 à 800 mg) avec des aliments à des sujets en bonne santé a révélé que la Cmax et l’ASC du bosutinib augmentaient toutes les deux de façon linéaire en fonction de la dose administrée. Dans une étude prévoyant une augmentation graduelle de la dose de bosutinib administrée avec des aliments à des patients atteints de LMC, à l’état d’équilibre (qui est atteint en une quinzaine de jours), l’augmentation de la Cmax et de l’ASC du bosutinib a été moins que proportionnelle à la dose lorsque cette dernière était comprise entre 500 et 600 mg (tableau 15). Il se peut que l’on ne puisse fournir qu’une interprétation limitée des données relatives à la proportionnalité de l’exposition au bosutinib et de la dose administrée à l’état d’équilibre, compte tenu du faible nombre de participants à l’étude et de la forte variabilité interindividuelle observée. D’après une analyse de la pharmacocinétique du bosutinib réalisée auprès de patients atteints de cancer, l’exposition au bosutinib devrait en principe augmenter proportionnellement à la dose lorsque ce médicament est administré avec des aliments à des doses comprises entre 200 et 600 mg.
Populations et états pathologiques particuliers
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de BOSULIF n’ont pas été évaluées chez les patients de moins de 18 ans. On ne dispose d’aucune donnée à ce sujet.
Personnes âgées (≥ 65 ans) : Aucune différence d’ordre pharmacocinétique liée à l’âge n’a été observée chez les personnes âgées. Aucune recommandation posologique particulière n’est nécessaire chez les personnes âgées.
Insuffisance hépatique : Le bosutinib est principalement métabolisé dans le foie. Les patients dont les taux d’ALAT ou d’ASAT étaient > 2,5 fois la LSN (ou > 5 fois, si la maladie était en cause) ou dont la bilirubinémie était > 1,5 fois la LSN ont été exclus des études cliniques.
Les effets de l’administration orale d’une dose unique de BOSULIF (200 mg) avec des aliments ont été évalués dans le cadre d’une étude menée auprès de 18 patients atteints d’insuffisance hépatique (classes A, B ou C de Child-Pugh) et des 9 sujets en bonne santé auxquels ils avaient été appariés. La Cmax et l’ASC du bosutinib ont été multipliées par 2,4 et par 2,3 chez les patients atteints d’insuffisance hépatique de classe A, elles ont doublé chez les patients atteints d’insuffisance hépatique de classe B, et elles ont été multipliées par 1,5 et par 1,9 chez les patients atteints d’insuffisance hépatique de classe C. La demi-vie du bosutinib a été multipliée par 1,6 chez les patients atteints d’insuffisance hépatique de classe A et elle a doublé chez ceux qui étaient atteints d’insuffisance hépatique de classe B ou C. Chez les patients atteints d’insuffisance hépatique, la CL/F a diminué de 45 % (classe A), de 50 % (classe B) ou de 52 % (classe C) par rapport à celle que l’on a observée chez les sujets en bonne santé (voir 2 Contre-indications, 7 Mises en garde et précautions, Populations particulières, 4.1 Considérations posologiques, 8 Effets indésirables et 10 Pharmacologie clinique).
Insuffisance rénale : Dans le cadre d’un essai portant exclusivement sur l’insuffisance rénale, une dose unique de BOSULIF (200 mg) a été administrée avec des aliments à 26 sujets exempts de LMC qui présentaient une insuffisance rénale légère, modérée ou sévère et aux 8 volontaires sains auxquels ils avaient été appariés. On a établi la gravité de l’insuffisance rénale en se basant sur la ClCr (calculée au moyen de l’équation Cockcroft-Gault) : une ClCr < 30 mL/min correspondait à une insuffisance rénale sévère, une ClCr ≥ 30 mL/min et ≤ 50 mL/min, à une insuffisance rénale modérée, et une ClCr > 50 mL/min et ≤ 80 mL/min, à une insuffisance rénale légère. L’ASC a augmenté de 35 % (IC à 90 % : −1,0, 85,0) chez les patients atteints d’insuffisance rénale modérée et de 60 % (IC à 90 % : 16,0, 121,0) chez les patients atteints d’insuffisance rénale sévère par rapport à l’ASC observée chez les volontaires sains. En revanche, on n’a pas constaté de variation de l’exposition au bosutinib en présence d’insuffisance rénale légère. Compte tenu de la pharmacocinétique linéaire du bosutinib, l’administration d’une dose quotidienne de 400 mg chez les patients atteints d’insuffisance rénale modérée et de 300 mg chez les patients atteints d’insuffisance rénale sévère devrait se traduire par une aire sous la courbe de la concentration en fonction du temps s’établissant respectivement à 108 % et à 96 % de celle observée chez les patients dont la fonction rénale est normale et qui reçoivent une dose quotidienne de 500 mg. La demi-vie du bosutinib mesurée chez les patients atteints d’insuffisance rénale, qu’elle soit légère (57 heures), modérée (55 heures) ou sévère (57 heures), était semblable à celle mesurée chez les volontaires sains (54 heures). La CL/F du bosutinib s’est établie à 3021 mL/min chez les volontaires sains, à 2965 mL/min chez les patients atteints d’insuffisance rénale légère, à 2238 mL/min chez les patients atteints d’insuffisance rénale modérée et à 1892 mL/min chez les patients atteints d’insuffisance rénale sévère.
11 Conservation, stabilité et mise au rebut
Conserver à une température comprise entre 20 et 25 °C.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : bosutinib
Nom chimique : 4-[(2,4-dichloro-5-méthoxyphényl)amino]-6-méthoxy-7-[3-(4-méthyl-1-pipérazinyl)propoxy]-3-quinoléinecarbonitrile, hydrate (1:1)
Formule moléculaire et masse moléculaire : C26H29Cl2N5O3•H20 (monohydrate) et 548,46
(monohydrate), soit l’équivalent de 530,46 (anhydre)
Formule développée :
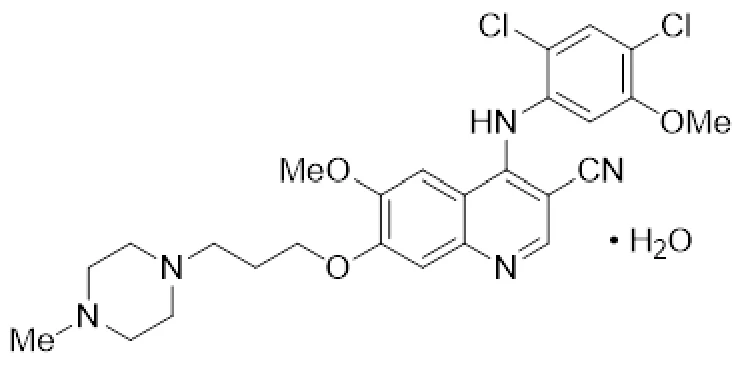
Propriétés physicochimiques : Le monohydrate de bosutinib se présente sous la forme d’une poudre blanche à jaunâtre. À pH physiologique, sa solubilité est fonction du pH. Le bosutinib est très soluble lorsque le pH est ≤ 5, mais sa solubilité diminue rapidement lorsque le pH est > 5.
14 Études cliniques
14.1 Études cliniques par indication
Patients venant de recevoir un diagnostic de LMC Ph+ en phase chronique
Tableau 16 – Résumé des données démographiques dans les études cliniques portant sur des patients venant de recevoir un diagnostic de LMC Ph+ en phase chronique
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (min.-max.) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| B1871053 (BFORE) | Étude de phase III menée sans insu avec répartition aléatoire comparant le bosutinib à l’imatinib chez des adultes qui venaient de recevoir un diagnostic de leucémie myéloïde chronique en phase chronique | Bosutinib Voie orale Posologie : 400 mg 1 fois par jour Durée médiane du traitement : 55,10 (0,3- 60,1) mois | N = 268 | 52 (18-84) ans | 57,7 % d’hommes 42,3 % de femmes | ||
Imatinib Voie orale Posologie : 400 mg 1 fois par jour Durée médiane du traitement : 55,03 (0,7- 56,8) mois | N = 268 | 53 (19-84) ans | 56 % d’hommes 44 % de femmes | ||||
Une étude de supériorité de phase III, multicentrique et sans insu, comportant deux groupes de traitement, a été menée pour comparer l’efficacité et l’innocuité du bosutinib administré seul, à raison de 400 mg 1 fois par jour, à celles de l’imatinib administré seul, à raison de 400 mg 1 fois par jour, chez des adultes venant de recevoir un diagnostic de LMC Ph+ en phase chronique (étude BFORE, no B1871053). Dans le cadre de l’étude, 536 patients qui venaient de recevoir un diagnostic de LMC Ph+ ou Ph− en phase chronique (population en intention de traiter [ITT]) ont été répartis aléatoirement dans deux groupes de traitement (268 patients dans chaque groupe), y compris 487 patients atteints de LMC Ph+ exprimant les transcrits b2a2 et/ou b3a2 et des valeurs initiales de Bcr-Abl > 0 au début de l’étude (population en intention de traiter modifiée [mITT]).
Parmi les patients exclus de la population mITT, on retrouve 12 patients atteints de LMC Ph− (c.-à-d. 0 sur ≥ 10-99 métaphases au début de l’étude; 6 dans chaque groupe de traitement), 8 patients exprimant des transcrits atypiques (3 traités par le bosutinib et 5 traités par l’imatinib) et 31 patients de statut inconnu quant au chromosome Philadelphie (13 traités par le bosutinib et 18 traités par l’imatinib, y compris 2 patients traités par l’imatinib figurant aussi dans la liste des patients exprimant des transcrits atypiques).
Le paramètre principal d’évaluation de l’efficacité était la proportion de patients de la population mITT ayant obtenu une réponse moléculaire majeure (RMM) après 12 mois (48 semaines), dans le groupe bosutinib et dans le groupe imatinib. La RMM a été définie comme l’obtention d’un rapport Bcr-Abl ≤ 0,1 % (correspondant à une réduction ≥ 3 logs par rapport aux valeurs initiales normalisées) comprenant un minimum de 3000 transcrits Abl détectés, selon l’évaluation du laboratoire central. Les paramètres secondaires d’évaluation de l’efficacité comprenaient la RMM après 18 mois (72 semaines), la durée de la RMM, la réponse cytogénétique complète (RCC) après 12 mois, la durée de la RCC, le taux de survie sans événement et la survie globale. La RCC après 12 mois a été définie comme l’absence de métaphases Ph+ lors de l’analyse de bandes chromosomiques d’au moins 20 métaphases provenant d’une biopsie de la moelle osseuse ou la RMM en l’absence d’une évaluation cytogénétique adéquate. Les valeurs p des paramètres d’évaluation autres que la RMM après 12 mois, la RCC après 12 mois et la RMM après 18 mois n’ont pas été ajustées pour les comparaisons multiples.
Les caractéristiques initiales de la population mITT étaient bien équilibrées entre les 2 groupes de traitement en ce qui concerne l’âge (l’âge médian était de 52 ans dans le groupe bosutinib et de 53 ans dans le groupe imatinib; dans ces groupes, 19,5 % et 17,4 % des patients étaient âgés de 65 ans et plus, respectivement), le sexe (femmes : 42,3 % et 44,0 %, respectivement), l’origine ethnique (Blancs : 78,0 % et 77,6 %, Asiatiques : 12,2 % et 12,4 %, Noirs ou Afro-Américains : 4,1 % et 4,1 %, et autres : 5,7 % et 5,4 %, respectivement, et 1 patient d’origine ethnique inconnue dans le groupe imatinib); et le score de Sokal (risque faible : 35,0 % et 39,4 %, risque intermédiaire : 43,5 % et 38,2 %, risque élevé : 21,5 % et 22,4 %, respectivement). Les caractéristiques initiales étaient similaires dans la population ITT.
Après 60 mois de suivi de la population mITT, 60,2 % des patients traités par le bosutinib (n = 246) et 59,8 % des patients traités par l’imatinib (n = 239) recevaient encore le traitement de première intention.
Après 60 mois de suivi de la population mITT, le taux d’abandon du traitement en raison de l’évolution de la maladie vers une LMC en phase accélérée ou en crise blastique était de 0,8 % (2 cas) chez les patients traités par le bosutinib et de 1,7 % (4 cas) chez les patients traités par l’imatinib.
Chez 6 (2,4 %) des patients du groupe bosutinib et 7 (2,9 %) des patients du groupe imatinib de la population en mITT, la maladie a évolué vers une LMC en phase accélérée ou en crise blastique pendant le traitement. Aucune autre évolution ne s’est produite dans la population en mITT.
Après 60 mois de suivi de la population mITT, des abandons en raison d’une réponse sous-optimale ou de l’échec du traitement, selon l’évaluation de l’investigateur, sont survenus chez 5,3 % des patients du groupe bosutinib et chez 15,5 % des patients du groupe imatinib.
Douze (4,9 %) des patients sous bosutinib et 14 (5,8 %) des patients sous imatinib sont décédés durant l’étude. On a recensé 3 et 4 décès en cours de traitement (jusqu’à 28 jours après l’administration de la dernière dose du médicament à l’étude) respectivement dans les groupes bosutinib et imatinib. Trois décès sont survenus en cours de traitement dans le groupe bosutinib en raison d’une insuffisance cardiaque aiguë, d’une ischémie myocardique et d’une insuffisance rénale. Quatre décès sont survenus en cours de traitement dans le groupe imatinib en raison d’une pneumonie, d’une sepsie, de la progression de la maladie et d’un accident vasculaire cérébral. On n’a constaté aucun décès lié au traitement dans le groupe bosutinib selon l’évaluation de l’investigateur, alors que dans le groupe imatinib, on a constaté 1 décès lié au traitement à la suite d’une sepsie tant dans la population mITT que dans la population ITT.
Les résultats sur l’efficacité sont résumés dans le tableau 17.
Tableau 17 – Résumé des RMM après 12 et 18 mois, des RMM après 18 et 60 mois et des RCC après 12 mois, par groupe de traitement (population mITT)
| Réponse | Bosutinib (n = 246) | Imatinib (n = 241) | Rapport de cotes (IC à 95 %)a |
RMM après 12 mois (IC à 95 %) | 116 (47,2)a (40,9, 53,4) | 89 (36,9) (30,8, 43,0) | 1,55 (1,07, 2,23) |
| Valeur p bilatérale | 0,0200b | ||
RMM après 18 mois (IC à 95 %) | 140 (56,9) (50,7, 63,1) | 115 (47,7) (41,4, 54,0) | 145 (1,02, 2,07) |
| Valeur p bilatérale | 0,0416c | ||
RMM après 18 mois, n (%) (IC à 95 %) | 150 (61,0) (54,9, 67,1) | 127 (52,7) (46,4, 59,0) | 1,42 (0,99, 2,04) |
| Valeur p bilatérale | 0,0606c | ||
RMM après 60 mois, n (%) (IC à 95 %) | 182 (74,0 %) (68,5, 79,5) | 158 (65,6 %) (59,6, 71,6) | 1,52 (1,02, 2,25) |
RCC après 12 mois, n (%) (IC à 95 %) | 190 (77,2)b (72,0, 82,5) | 160 (66,4) (60,4, 72,4) | 1,74 (1,16, 2,61) |
| Valeur p bilatérale | 0,0075b | ||
Remarque : La RMM a été définie comme l’obtention d’un rapport Bcr-Abl/Abl ≤ 0,1 % sur une échelle internationale (correspondant à une réduction ≥ 3 logs par rapport aux valeurs initiales normalisées) comprenant un minimum de 3000 transcrits Abl détectés, selon l’évaluation du laboratoire central. La réponse cytogénétique complète a été définie comme l’absence de métaphases Ph+ lors de l’analyse de bandes chromosomiques d’au moins 20 métaphases provenant d’une biopsie de la moelle osseuse ou la RMM en l’absence d’une évaluation cytogénétique adéquate.
Abréviations : Bcr-Abl = oncogène issu de la fusion du gène Bcr (breakpoint cluster region) et du gène Abl1 (homologue oncogène c-abl 1 du virus d’Abelson de la leucémie murine); CMH = Cochran-Mantel-Haenszel; IC = intervalle de confiance; mITT = population en intention de traiter modifiée; n/N = nombre de patients; Ph+ = chromosome Philadelphie positif RCC = réponse cytogénétique complète; RMM = réponse moléculaire majeure
(a) Ajustement en fonction de la région géographique et du score de Sokal au moment de la répartition aléatoire.
(b) Comparaison statistiquement significative au seuil de signification prédéterminé; d’après le test de CMH stratifié en fonction de la région géographique et de l’évaluation du score de Sokal au moment de la répartition aléatoire.
(c) D’après le test de CMH stratifié en fonction de la région géographique et de l’évaluation du score de Sokal au moment de la répartition aléatoire.
Le taux de RMM après 12, 18 et 60 mois chez tous les sujets répartis aléatoirement (population ITT) correspondait à celui de la population mITT; rapports de cotes : 1,57 [IC à 95 % : 1,10, 2,22], 1,50 [IC à 95 % : 1,07, 2,10] et 1,57 [IC à 95 % : 1,08, 2,28], respectivement. Après 60 mois de suivi, le temps médian écoulé avant l’obtention d’une RMM chez les répondeurs était de 9,0 mois dans le groupe bosutinib et de 11,6 mois dans le groupe imatinib.
Les taux de RMM après 60 mois de suivi en fonction du risque de Sokal sont résumés au tableau 18.
| Tableau 18 – Résumé des RMM après 60 mois en fonction du score de risque de Sokal (population mITT) | ||
| Réponse | Bosutinib | Imatinib |
| Risque faible RMM, n (%) IC à 95 % | N = 86 67 (77,9) (69,1, 86,7) | N = 95 68 (71,6) (62,5, 80,6) |
Risque intermédiaire RMM, n (%) IC à 95 % | N = 107 79 (73,8) (65,5, 82,2) | N = 92 62 (67,4) (57,8, 77,0) |
| Risque élevé RMM, n (%) IC à 95 % | N = 53 36 (67,9) (55,4, 80,5) | N = 54 28 (51,9) (38,5, 65,2) |
Remarque : Les pourcentages ont été calculés à partir du nombre de patients de chaque groupe de traitement. La RMM a été définie comme l’obtention d’un rapport Bcr-Abl/Abl ≤ 0,1 % sur une échelle internationale (correspondant à une réduction ≥ 3 logs par rapport aux valeurs initiales normalisées) comprenant un minimum de 3000 transcrits Abl détectés, selon l’évaluation du laboratoire central. Abréviations : Bcr-Abl = oncogène issu de la fusion du gène Bcr (breakpoint cluster region) et du gène Abl1 (homologue oncogène c-abl 1 du virus d’Abelson de la leucémie murine); IC = intervalle de confiance; mITT = population en intention de traiter modifiée; RMM = réponse moléculaire majeure; n/N = nombre de patients | ||
Après 60 mois de suivi, les estimations du taux de survie globale d’après la méthode de Kaplan-Meier chez les patients sous bosutinib et chez les patients sous imatinib de la population mITT se chiffraient à 94,9 % (IC à 95 % : 91,1, 97,0 %) et à 94,0 % (IC à 95 % : 90,1, 96,4 %), respectivement.
Patients atteints de LAL Ph+ ou de LMC Ph+ en phase chronique, en phase accélérée ou en crise blastique ayant présenté une résistance ou une intolérance à un traitement préalable par un inhibiteur de tyrosine kinase
Tableau 19 – Résumé des données démographiques dans les études cliniques portant sur des patients atteints de LAL Ph+ ou de LMC Ph+ en phase chronique, en phase accélérée ou en crise blastique ayant présenté une résistance ou une intolérance à un traitement préalable par un inhibiteur de tyrosine kinase
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (min.-max.) | Sexe | ||
| d’administration et | |||||||
| durée |
| B1871006 | Étude multicentrique sans insu de phase I/II à un seul groupe de traitement visant à évaluer le bosutinib dans le traitement des leucémies à chromosome Philadelphie positif | Bosutinib Voie orale Schéma posologique Volet 1 : Dose initiale de 400 mg/500 mg/600 mg 1 fois par jour dans le volet d’augmentation de la dose Volet 2 : 500 mg 1 fois par jour Durée médiane du traitement : 11,13 (0,03-170,49) mois | N = 570 | 53 (18 -91) ans | 52,6 % d’hommes 47,4 % de femmes |
On a mené une étude multicentrique sans insu de phase I/II comportant un seul groupe de traitement afin d’évaluer l’efficacité et l’innocuité de BOSULIF à 500 mg une fois par jour chez des patients atteints de LMC et présentant une résistance ou une intolérance à l’imatinib, qui ont été divisés en trois cohortes (phase chronique, phase accélérée et crise blastique). Selon le cas, ces patients n’avaient été exposés qu’à l’imatinib ou avaient reçu de l’imatinib, puis du dasatinib et/ou du nilotinib (étude B1871006, NCT00261846). Par « résistance à l’imatinib », on entendait l’absence d’amélioration des paramètres hématologiques ou l’incapacité à maintenir une telle amélioration pendant 4 semaines; l’incapacité d’obtenir une réponse hématologique complète (RHC) au bout de 3 mois, une réponse cytogénétique au bout de 6 mois ou une réponse cytogénétique majeure (RCM) au bout de 12 mois; une reprise de l’évolution de la LMC après l’obtention d’une réponse cytogénétique ou hématologique; ou la présence d’une mutation du gène Bcr-Abl associée à une résistance à l’imatinib. L’intolérance à l’imatinib était définie comme l’incapacité à tolérer l’imatinib en raison de ses effets toxiques, ou une reprise de l’évolution de la LMC malgré la prise d’imatinib associée à l’impossibilité d’augmenter la dose administrée en raison du risque de toxicité. Les définitions de la résistance et de l’intolérance au dasatinib et au nilotinib étaient semblables à celles qui avaient été établies pour l’imatinib.
Dans cette étude, 570 patients atteints d’une leucémie Ph+ ont été traités par le bosutinib, y compris des patients atteints de LMC en phase chronique qui avaient déjà reçu un seul ITK (imatinib), des patients atteints de LMC en phase chronique qui avaient déjà reçu de l’imatinib et au moins un autre ITK (dasatinib et/ou nilotinib), des patients atteints de LMC en phase accélérée ou en crise blastique qui avaient déjà reçu au moins 1 ITK (imatinib) et des patients atteints de LAL Ph+ qui avaient déjà reçu au moins 1 ITK (imatinib). Parmi les patients traités, 52,6 % étaient des hommes, 65,8 % étaient blancs et 20,9 % avaient 65 ans ou plus.
L’étude avait pour principal objectif de déterminer le taux de RCM après 24 semaines chez les patients atteints de LMC en phase chronique qui présentaient une résistance à l’imatinib et qui n’avaient été exposés qu’à cet agent (cohorte de l’analyse du paramètre principal).
Les autres paramètres d’évaluation de l’efficacité étaient les taux cumulés de réponse cytogénétique et de réponse moléculaire, le temps écoulé avant l’obtention de ces réponses et la durée de ces dernières, la réponse en fonction des mutations détectées au début de l’étude, l’évolution vers la phase aiguë ou la crise blastique, la survie sans évolution et la survie globale pour toutes les cohortes. Dans le cas des patients atteints de LMC en phase accélérée ou en crise blastique ayant reçu au préalable au moins 1 ITK (imatinib), les réponses hématologiques cumulées figuraient parmi les autres paramètres secondaires.
Les patients qui recevaient encore du bosutinib au terme de l’étude de phase I/II – et pour qui, de l’avis de l’investigateur, le traitement par le bosutinib se révélait bénéfique –, de même que les patients qui avaient déjà cessé de recevoir du bosutinib dans le cadre de l’étude de phase I/II et qui participaient au suivi de la survie à long terme ou qui avaient participé à l’étude de phase I/II jusqu’à la fin pouvaient participer à l’étude de prolongation. Chaque patient participait à l’étude de prolongation, soit sous bosutinib ou aux fins de suivi de la survie à long terme, jusqu’à ce que le dernier patient ait atteint 10 ans de suivi, d’après la date à laquelle il avait reçu sa première dose de bosutinib dans le cadre de l’étude de phase I/II.
Les paramètres d’évaluation de l’efficacité pour les fins de l’étude de prolongation étaient la durée des réponses cytogénétique et moléculaire, l’évolution vers la phase accélérée ou la crise blastique, la survie sans évolution et la survie globale.
Les données obtenues à la fin de cette étude de prolongation ont servi aux analyses de l’efficacité.
Le tableau 20 fait état de la durée du traitement par BOSULIF et de celle du lors de l’étude de prolongation de 10 ans.
Tableau 20 – Durée du traitement par BOSULIF et du suivi
| LMC en PC | LMC en PA n = 79 | LMC en CB n = 64 | ||
Traitement préalable par l’IM n = 284 | IM + (D ou NI) n = 119 | |||
| Temps minimum écoulé avant la prise de l’instantané de la base de données, mois | 120 | 120 | 120 | 120 |
| Durée médiane du suivi, mois (min.-max.) | 53,7 (0,5-171,6) | 34,1 (0,2-165,2) | 28,3 (0,3-158,8) | 10,4 (0,4-79,9) |
| Durée médiane du traitement, mois (min.-max.) | 25,6 (0,2-170,5) | 8,6 (0,2-164,3) | 10,2 (0,1-156,15) | 2,8 (0,03-71,38) |
Pourcentage de patients toujours sous traitement Après 5 ans Après 10 ans | 40,5 19,4 | 20,2 7,6 | 12,7 7,6 | 3,1 0 |
Abréviations : CB = crise blastique; D = dasatinib; IM = imatinib; NI = nilotinib; PA = phase accélérée; PC = phase chronique
LMC en phase chronique n’ayant été traitée que par l’imatinib
Tableau 21 – Caractéristiques initiales et caractéristiques démographiques des patients atteints de LMC Ph+ en phase chronique qui avaient déjà été traités par l’imatinib seulement
Caractéristiques Résistance à
l’imatinib
n = 195
Intolérance à l’imatinib
n = 89
Total
N = 284
Sexe, n (%)
Femmes
| 82 (42,1) | 53 (59,6) |
135 (47,5)
Hommes
| 113 (57,9) | 36 (40,4) |
149 (52,5)
Origine ethnique/race, n (%)
Asiatique
| 40 (20,5) | 21 (23,6) |
61 (21,5)
Race noire
| 11 (5,6) | 5 (5,6) |
16 (5,6)
Autresa
| 13 (6,7) | 7 (7,9) |
20 (7,0)
Race blanche
| 131 (67,2) | 55 (61,8) |
186 (65,5)
Groupe d’âge, n (%)
< 65 ans
| 156 (80,0) | 61 (68,5) |
217 (76,4)
≥ 65 ans
| 39 (20,0) | 28 (31,5) |
67 (23,6)
Indice fonctionnel ECOG, n (%)
0
| 151 (77,4) | 66 (74,2) |
217 (76,4)
1
| 44 (22,6) | 21 (23,6) |
66 (23)
2
| 0 | 1 (1,1) |
1 (0,4)
Données manquantes
| 0 | 1 (1,1) |
1 (0,4)
Nombre de traitements antérieursb, n (%)
1
| 118 (60,5) | 66 (74,2) |
184 (64,8)
2
| 77 (39,5) | 23 (25,8) |
100 (35,2)
Traitement antérieur par l’interféron, n (%)
Non
| 118 (60,5) | 66 (74,2) |
184 (64,8)
Oui
| 77 (39,5) | 23 (25,8) |
100 (35,2)
Traitement antérieur par l’imatinib, n (%)
Intolérance
| 0 | 89 (100) |
89 (31,3)
Résistance
| 195 (100) | 0 |
195 (68,7)
Antécédents de greffe de cellules souches hématopoïétiques, n (%)
Non
| 189 (96,9) | 87 (97,8) |
276 (97,2)
Tableau 21 – Caractéristiques initiales et caractéristiques démographiques des patients atteints de LMC Ph+ en phase chronique qui avaient déjà été traités par l’imatinib seulement
Caractéristiques Résistance à
l’imatinib
n = 195
Intolérance à l’imatinib
n = 89
Total
N = 284
Oui
| 6 (3,1) | 2 (2,2) |
8 (2,8)
Motif d’abandon du traitement par l’imatinib, n (%)
Manifestation indésirable (intolérance)
| 0 | 88 (98,9) |
88 (31,0)
Évolution de la LMC / réponse insatisfaisante
| 195 (100) | 0 |
195 (68,7)
Autrec
| 0 | 1 (1,1) |
1 (0,4)
Abréviations : ECOG = Eastern Cooperative Oncology Group; n = nombre de sujets
(a) Origine ethnique/race – Autres : Autochtones de l’Amérique du Nord ou de l’Alaska (n = 1), Eurasiens (n = 1), Hispaniques (n = 15), Métis nés d’un parent européen et d’un parent autochtone (n = 2), origine biraciale (n = 1), Nord-Africains (n = 1). (b) Les sujets qui avaient suivi plus d’un schéma thérapeutique par l’imatinib, le dasatinib, le nilotinib ou l’interféron n’ont été pris en compte qu’une seule fois dans les groupes imatinib, dasatinib, nilotinib et interféron, respectivement. (c) Autre motif d’abandon du traitement par l’imatinib : désir de grossesse.
La réponse cytogénétique a pu être évaluée chez 262 des 284 patients atteints de LMC en phase chronique n’ayant été traitée que par l’imatinib et la réponse moléculaire, chez 197 d’entre eux.
Les résultats relatifs à l’efficacité obtenus chez les patients atteints de LMC en phase chronique qui avaient été traités auparavant par l’imatinib et soumis à un suivi d’au moins 120 mois sont présentés au tableau 22. Sur les 186 patients évaluables de la cohorte prise en compte pour l’analyse du paramètre principal (patients atteints de LMC en phase chronique et présentant une résistance à l’imatinib), 66 (35,7 %; IC à 95 % : 28,8, 43,1 %) avaient obtenu une RCM après 24 semaines.
Tableau 22 – Résultats relatifs à l’efficacité chez les patients atteints de LMC Ph+ en phase chronique qui n’avaient été traités que par l’imatinib
Résistance à
l’imatinib (n = 195)
Intolérance à l’imatinibb
(n = 89)
Total (N = 284)
Après 24 semaines RCM
(IC à 95 %)a
35,7 % (28,8, 43,1)
30,0 %) (20,3, 41,3)
34,0 % (28,3, 40,1) RCC
(IC à 95 %)a
24,2 % (18,2, 31,1)
25,0 % (16,0, 35,9)
24,4 % (19,4, 30,1) Données cumulativesc RCMa
(IC à 95 %)a
59,3 % (51,8, 66,5)
61,3 % (49,7, 71,9)
59,9 % (53,7, 65,9) RCCa
(IC à 95 %)a
48,4 % (40,9, 55,9)
52,5 % (41,0, 63,8)
49,6 % (43,4, 55,8) RMMa
(IC à 95 %)a
45,7 % (36,8, 54,7)
35,7 % (24,6, 48,1)
42,1 % (35,1, 49,4)
Temps écoulé avant l’obtention d’une RCM chez les répondeurs seulement, médiane (min.-max.), semaines
- - 12,3 (12,1, 12,7)
Durée de la RCM
Estimation (méthode de KM) à 5 ans (IC à 95 %) Estimation (méthode de KM) à 10 ans (IC à 95 %)
Médiane, semaines (IC à 95 %)
66,6 (57,2, 76,0)
61,4 (51,0, 71,7)
NA
80,2 (67,6, 92,7)
74,4 (58,5, 90,3)
NA
70,7 (63,1, 78,3)
65,3 (56,6, 74,0)
NA
Temps écoulé avant l’obtention d’une RCC chez les répondeurs seulement, médiane (min.-max.), semaines
24,1 (7,7, 240,6) 12,6 (11,1, 120,0) 24,0 (7,7, 240,6)
Durée de la RCC
Estimation (méthode de KM) à 5 ans (IC à 95 %) Estimation (méthode de KM) à 10 ans (IC à 95 %) Médiane, semaines (IC à 95 %)
70,1 (60,0, 80,3)
63,1 (51,9, 74,4)
NA
68,9 (53,4, 84,4)
64,0 (46,8, 81,1)
NA
69,7 (61,3, 78,2)
63,4 (54,0, 72,8)
NA
Temps écoulé avant l’obtention d’une RMM chez les répondeurs seulement, médiane (min.-max.), semaines
36,1 (3,1, 367,1) 12,3 (4,4, 210,0) 35,6 (3,1, 367,1)
Durée de la RMM
Estimation (méthode de KM) à 5 ans (IC à 95 %) Estimation (méthode de KM) à 10 ans (IC à 95 %) Médiane, semaines (IC à 95 %)
67,8 (55,5, 80,1)
54,8 (39,2, 70,4)
NA
89,8 (76,2, 100,0)
89,8 (76,2, 100,0)
NA
74,1 (64,2, 83,9)
63,4 (50,2, 76,6)
NA
Évolution vers la phase accélérée/crise blastique pendant le traitement, n (%)
(IC à 95 %)
13 (6,7)
(3,6, 11,1)
2 (2,2)
(0,3, 7,9)
15 (5,4)
(3,0, 8,6)
Survie sans évolutiond
Estimation (méthode de KM) à 5 ans
(IC à 95 %)
69,4 %
(61,9, 76,9)
81,0 %
(70,1, 92,0)
72,5 %
(66,2, 78,8)
Estimation (méthode de
KM) à 10 ans
(IC à 95 %)
58,2 %
(49,1, 67,3)
72,0 % (56,6, 87,3)
61,8 % (53,9, 69,7)
Médiane, semaines
(IC à 95 %)
NA NA NA
Survie globaled
Estimation (méthode de
KM) à 5 ans
(IC à 95 %)
80,8 %
(74,7, 86,8)
89,6 % (82,2, 97,1)
83,5 % (78,7, 88,3)
Estimation (méthode de
KM) à 10 ans
(IC à 95 %)
71,0 %
(62,7, 79,4)
73,4
(60,1, 86,6)
71,5 % (64,4, 78,7)
Médiane, semaines
(IC à 95 %)
NA NA NA
Abréviations : KM = Kaplan-Meier; NA = non atteint au moment de la date limite de collecte des données; RCC = réponse cytogénétique complète; RCM = réponse cytogénétique majeure; RMM = réponse moléculaire majeure
(a) Les données relatives à la réponse cytogénétique/moléculaire sont présentées pour chacune des populations évaluables (résistance à l’imatinib [n = 182/127]; intolérance à l’imatinib [n = 80/70]; total [n = 262/197]). (b) Cohorte exploratoire
(c) Il s’agit là de taux de réponse cumulés sur au moins 120 mois de suivi.
Définition de la réponse non confirmée : réponse qui a pu ou qui n’a pas pu être confirmée au moins 28 jours plus tard. Critères retenus pour la réponse cytogénétique : la réponse cytogénétique majeure englobait la réponse cytogénétique complète (0 % de métaphases Ph+) et la réponse cytogénétique partielle (de 1 à 35 % de métaphases Ph+). On a évalué la réponse cytogénétique en tenant compte du pourcentage de métaphases Ph+ survenues dans ≥ 20 cellules en métaphase dans chaque échantillon de moelle osseuse. En l’absence de ≥ 20 métaphases, on pouvait avoir recours à la technique d’hybridation fluorescente in situ (≥ 200 cellules) pour les évaluations cytogénétiques effectuées après l’évaluation initiale. Critères retenus pour la réponse moléculaire : dans l’étude de phase I/II, la RMM a été définie comme l’obtention d’un rapport Bcr-Abl ≤ 0,1 %, selon l’évaluation d’un laboratoire central (pas sur l’échelle internationale). Dans l’étude de prolongation, la RMM était indiquée dans le cahier d’observations cliniques des répondeurs et elle était évaluée par un laboratoire local. (d) Y compris les patients (N) qui ont reçu au moins une dose de bosutinib.
LMC en phase chronique ayant été traitée par l’imatinib et un autre ITK
En tout, 119 patients atteints de LMC en phase chronique qui présentaient une résistance ou une intolérance à l’imatinib et qui avaient reçu un ou plusieurs autres ITK (dasatinib et/ou nilotinib) ont été recrutés et traités. L’âge médian des patients était de 56 ans (min.-max. : 20-79 ans), la plupart des patients avaient moins de 65 ans (77 %), et un peu moins de la moitié d’entre eux (45 %) étaient des hommes. La plupart des patients étaient de race blanche (73 %) ou d’origine asiatique (13 %). Au début de l’étude, l’indice fonctionnel ECOG des patients était de 0 (71 %) ou de 1 (28 %; précisons qu’il manquait l’indice fonctionnel ECOG de l’un d’entre eux). Un peu plus de la moitié des patients (55 %) avaient suivi un traitement par l’interféron, et 8 % d’entre eux avaient subi une greffe de cellules souches hématopoïétiques. Les principaux motifs d’abandon du traitement par l’imatinib étaient l’évolution de la LMC (70 %) et l’intolérance (30 %). La réponse cytogénétique a pu être évaluée chez 112 de ces 119 patients, tandis que la réponse moléculaire a pu être évaluée chez 107 d’entre eux.
Tous les patients qui ont reçu BOSULIF (n = 119) avaient été traités par l’imatinib (et présentaient une résistance ou une intolérance à cet agent); de ce nombre, 38 patients présentaient une résistance au dasatinib, 50 patients présentaient une intolérance au dasatinib, 26 patients présentaient une résistance au nilotinib et 1 patient présentait une intolérance au nilotinib. Par ailleurs, 4 patients ont reçu BOSULIF après avoir été traités par les trois autres ITK (imatinib, dasatinib et nilotinib) : 1 patient présentait une résistance à ces ITK, 1 patient présentait une intolérance à ces ITK, 1 patient présentait une résistance à l’imatinib et au nilotinib ainsi qu’une intolérance au dasatinib, et 1 patient présentait une intolérance à l’imatinib et au nilotinib ainsi qu’une résistance au dasatinib.
Les résultats relatifs à l’efficacité obtenus chez les 119 patients ayant fait l’objet d’un suivi d’au moins 120 mois sont résumés dans le tableau 23.
Tableau 23 – Résultats relatifs à l’efficacité obtenus chez des patients atteints de LMC Ph+ en phase chronique qui avaient été traités par l’imatinib et le dasatinib et/ou le nilotinib
Intolérance à
l’IM, au NI et
au D ou
intolérance à
l’IM et au NIb
(n = 5)
Résistance à
l’IM et au Db
(n = 38)
Intolérance à l’IM et au
Db
(n = 50)
Résistance à l’IM et au
NIb
(n = 26)
Total
(N = 119) Après
24 semaines
RCM
(IC à 95 %)a
40,0 %
(5,3, 85,3)
30,6 % (16,4, 48,1)
20,0 % (9,6, 34,6)
26,9 % (11,6, 47,8)
25,9 % (18,1, 35,0) RCC
(IC à 95 %)a
20,0 %
(0,5, 71,6)
8,3 %
(1,8, 22,5)
17,8 % (8,0, 32,1)
11,5 % (2,5, 30,2)
13,4 % (7,7, 21,1) Données
cumulativesc
RCM
(IC à 95 %)a
40,0 %
(5,3, 85,3)
38,9 % (23,1, 56,5)
42,2 % (27,7, 57,9)
38,5 % (20,2, 59,4)
40,2 % (31,0, 49,9) RCC
(IC à 95 %)a
40,0 %
(5,3, 85,3)
22,2 % (10,1, 39,2)
40,0 % (25,7, 55,7)
30,8 % (14,3, 51,8)
32,1 % (23,6, 41,6) RMM
(IC à 95 %)a
25,0 %
(0,6, 80,6)
5,6 %
(0,7, 18,7)
25,0 % (13,6, 39,6)
21,1 % (6,1, 45,6)
17,8 % (11,0, 26,3)
Tableau 23 – Résultats relatifs à l’efficacité obtenus chez des patients atteints de LMC Ph+ en phase chronique qui avaient été traités par l’imatinib et le dasatinib et/ou le nilotinib
Intolérance à
l’IM, au NI et
au D ou
intolérance à
l’IM et au NIb
(n = 5)
Résistance à
l’IM et
au Db
(n = 38)
Intolérance à
l’IM et au
Db
(n = 50)
Résistance à l’IM et au
NIb (n = 26)
Total
(N = 119)
Temps écoulé avant l’obtention d’une RCM chez les
répondeurs
seulement, médiane (min.-max), semaines
18,0
(12,0, 24,0)
12,1
(3,9, 550,6)
12,3
(11,1, 335,3)
13,3 (11,1, 47,7)
12,3 (3,9, 550,6)
Durée de la RCM Estimation (méthode de KM) à 5 ans (IC à 95 %)
Estimation (méthode de KM) à 10 ans (IC à 95 %)
Médiane, semaines (IC à 95 %)
NA
NA
NA
(57,5, NA)
43,3
(15,2, 71,3)
43,3
(15,2, 71,3)
47,3
(18,0, NA)
79,9
(59,1, 100,0)
58,2
(28,3, 88,1)
NA
(286,6, NA)
77,8 (50,6, 100,0)
77,8 (50,6, 100,0)
NA
66,6 (51,5, 81,7)
55,3 (36,3, 74,4)
NA
(286,6, NA) Temps écoulé avant l’obtention d’une RCC chez les
répondeurs
seulement, médiane (min.-max), semaines
30,1
(24,0, 36,1)
47,6
(11,7, 168,0)
12,3
(11,6, 216,0)
41,9 (12,0, 108,9)
24,0 (11,6, 216,0)
Durée de la RCC Estimation (méthode de KM) à 5 ans (IC à 95 %)
Estimation (méthode de KM) à 10 ans (IC à 95 %)
Médiane, semaines (IC à 95 %)
NA
NA
NA
16,7
(0,0, 46,5)
16,7
(0,0, 46,5)
24,1
(12,0, 36,1)
65,8
(41,1, 90,6)
47,0
(18,8, 75,2)
365,3
(60,0, NA)
62,5 (29,0, 96,0)
46,9 (10,3, 83,4)
252,0 (12,0, NA)
54,4
(36,7, 72,1)
40,8
(22,0, 59,6)
252,0 (24,0, NA) Temps écoulé avant l’obtention d’une RMM chez les
répondeurs
seulement, médiane (min.-max), semaines
24,0
(24,0, 24,0)
11,9
(11,7, 12,1)
11,9
(4,0, 75,0)
70,6 (12,4, 171,7)
12,4 (4,0, 171,1)
Tableau 23 – Résultats relatifs à l’efficacité obtenus chez des patients atteints de LMC Ph+ en phase chronique qui avaient été traités par l’imatinib et le dasatinib et/ou le nilotinib
Intolérance à
l’IM, au NI et
au D ou
intolérance à
l’IM et au NIb
(n = 5)
Résistance à
l’IM et
au Db
(n = 38)
Intolérance à
l’IM et au
Db
(n = 50)
Résistance à l’IM et au
NIb (n = 26)
Total
(N = 119)
Durée de la RMM Estimation (méthode de KM) à 5 ans (IC à 95 %)
Estimation (méthode de KM) à 10 ans (IC à 95 %)
Médiane, semaines (IC à 95 %)
100,0
(100,0, 100,0)
NA
NA
50,0
(0,0, 100,0)
50,0
(0,0, 100,0)
NA
58,2
(25,1, 91,2)
58,2
(25,1, 91,2)
NA
100,0 (100,0, 100,0)
100,0 (100,0, 100,0)
NA
70,0
(47,5, 92,5)
70,0
(47,5, 92,5)
NA
Survie sans évolutiond
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
53,3 %
(4,7, 100,0)
65,0 %
(45,5, 84,6)
73,7 %
(58,3, 89,0)
55,6 % (32,7, 78,4)
65,1 %
(54,2, 76,0) Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane,
semaines (IC à
95 %)
NA
NA
65,0 %
(45,5, 84,6)
NA
50,5 %
(26,2, 74,8)
NA
55,6 % (32,7, 78,4)
NA
53,4 %
(38,2, 68,6)
NA
Survie globaled
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
80,0 %
(44,9, 100,0)
66,2 %
(47,9, 84,6)
73,1 %
(58,9, 87,4)
87,3 % (73,7, 100,0)
74,1 %
(64,8, 83,4) Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane,
semaines (IC à
95 %)
NA
NA
49,7 %
(18,4, 81,0)
100,1
(34,4, NA)
63,9 %
(46,6, 81,2)
NA
67,9 % (41,9, 93,8)
NA
60,4 %
(47,2, 73,7)
NA
Tableau 23 – Résultats relatifs à l’efficacité obtenus chez des patients atteints de LMC Ph+ en phase chronique qui avaient été traités par l’imatinib et le dasatinib et/ou le nilotinib
Intolérance à
l’IM, au NI et
au D ou
intolérance à
l’IM et au NIb
(n = 5)
Résistance à
l’IM et au Db
(n = 38)
Intolérance à l’IM et au
Db
(n = 50)
Résistance à l’IM et au
NIb
(n = 26)
Total
(N = 119)
Abréviations : D = dasatinib; IC = intervalle de confiance; IM = imatinib; KM = Kaplan-Meier; NA = non atteint à la date limite de collecte des données; NI = nilotinib; RCC = réponse cytogénétique complète; RCM = réponse cytogénétique majeure; RMM = réponse moléculaire majeure
(a) Les données relatives à la réponse cytogénétique/moléculaire sont présentées pour chacune des populations évaluables (intolérance à l’IM, au NI et au D ou intolérance à l’IM et au NI [n = 5/4]; résistance à l’IM et au D [n = 36/36]; intolérance à l’IM et au D [n = 46/48]; résistance à l’IM et au NI [n = 26/19]; total [n = 112/107]). (b) Cohorte exploratoire
(c) Il s’agit là de taux de réponse cumulés sur au moins 120 mois de suivi.
Définition de la réponse non confirmée : réponse qui a pu ou qui n’a pas pu être confirmée au moins 28 jours plus tard. (d) Y compris les patients (N) qui ont reçu au moins une dose de bosutinib.
Sur les 119 patients atteints de LMC en phase chronique qui avaient été traités par l’imatinib et un autre ITK, 5 (4,2 %; IC à 95 % : 1,4, 9,5) ont présenté une évolution qui a pu être confirmée vers la phase accélérée au cours du traitement par BOSULIF; aucune évolution vers la crise blastique n’a été constatée.
LMC à un stade avancé
En tout, 143 patients atteints d’une leucémie à un stade avancé (79 cas de LMC en phase accélérée et 64 cas de LMC en crise blastique) ont été traités par BOSULIF. Dans la cohorte LMC en phase accélérée, l’âge médian était de 51,0 ans (min.-max. : 18,0-83,0 ans), 90 % des patients avaient moins de 65 ans, et un peu plus de la moitié (56 %) étaient des hommes. La plupart des patients de cette cohorte étaient de race blanche (58 %) ou d’origine asiatique (28 %). Au début de l’étude, les patients avaient obtenu pour la plupart un indice fonctionnel ECOG de 0 (57 %) ou de 1 (41 %). La moitié des patients (52 %) avaient été traités par l’interféron, 32 % avaient été traités par le dasatinib, 19 % avaient été traités par le nilotinib, et 9 % avaient subi une greffe de cellules souches hématopoïétiques. Les principaux motifs d’abandon du traitement par l’imatinib étaient l’évolution de la LMC (86 %) et les manifestations indésirables (14 %). Des 79 patients atteints de LMC en phase accélérée, 72 ont été évaluables sur le plan de la réponse hématologique et cytogénétique, et 54 l’ont été sur le plan de la réponse moléculaire.
Dans la cohorte LMC en crise blastique, l’âge médian était de 47,0 ans (min.-max. : 19,0-82,0 ans), 84 % des patients avaient moins de 65 ans, et un peu plus de la moitié (66 %) étaient des hommes. La plupart des patients de cette cohorte étaient de race blanche (58 %) ou d’origine asiatique (23 %). Au début de l’étude, l’indice fonctionnel ECOG était de 0 chez 34 % des patients, de 1 chez 45 % des patients et de 2 chez 20 % des patients. Trente et un pour cent (31 %) des patients avaient suivi un traitement par l’interféron, 34 % avaient été traités par le dasatinib, 17 % avaient reçu du nilotinib et 6 % avaient subi une greffe de cellules souches hématopoïétiques. Les principaux motifs d’abandon du traitement par l’imatinib étaient l’évolution de la LMC (84 %) et les manifestations indésirables (16 %). Des 64 patients atteints de LMC en crise blastique, 60 ont été évaluables aux fins d’analyse de la réponse hématologique, 54, aux fins d’analyse de la réponse cytogénétique et 48, aux fins d’analyse de la réponse moléculaire.
Les résultats relatifs à l’efficacité obtenus chez les patients dont la leucémie était à un stade avancé après un suivi d’au moins 120 mois sont résumés dans le tableau 24.
Tableau 24 – Résultats relatifs à l’efficacité chez des patients atteints de LMC en phase accélérée ou de LMC en crise blastique qui avaient été traités par l’imatinib seul ou par plusieurs ITK
LMC en PA
IM seulb
(n = 49)
LMC en PA
Plusieurs ITKb
(n = 30)
LMC en PA
Total
(N = 79)
LMC en CB IM seulb (n = 36)
LMC en CB Plusieurs ITKb
(n = 28)
LMC en CB
Total
(N = 64)
RHG
Données
cumulatives
après
48 semaines
(IC à 95 %)a
67,4 %
(51,5, 80,9)
41,4 %
(23,5, 61,1)
56,9 %
(44,7, 68,6)
38,2 % (22,2, 56,4)
15,4 % (4,4, 34,9)
28,3 %
(17,5, 41,4)
Durée de la
RHG
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
37,6 %
(14,6, 60,6)
66,7 %
(35,1, 98,2)
46,2 %
(26,6, 65,9)
12,3 % (0,0, 34,3)
NA
19,0 %
(0,0, 41,7) Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane,
semaines (IC à
95 %)
37,6 %
(14,6, 60,6)
119
(56,0-NA)
66,7 %
(35,1, 98,2)
NA
46,2 %
(26,6, 65,9)
207,0
(63,1, NA)
NA 30,9 (28,9, 54,6)
NA 48,0 (24,0, NA)
NA
32,0
(29,0, 54,6) Données cumulativesc
RCM
(IC à 95 %)a
47,8 %
(32,9, 63,1)
26,9 %)
(11,6, 47,8)
40,3 %
(28,9, 52,5)
50,0 % (31,3, 68,7)
20,8 % (7,1, 42,2)
37,0 %
(24,3, 51,3) RCCc
(IC à 95 %)a
34,8 %
(21,4, 50,3)
23,1 %
(9,0, 43,7)
30,6 %
(20,2, 42,5)
36,7 % (19,9, 56,1)
16,7 % (4,7, 37,4)
27,8 %
(16,5, 41,6) RMMc
(IC à 95 %)a
26,9 %
(11,6, 47,8)
7,1 %
(0,9, 23,5)
16,7 %
(7,9, 29,3)
13,0 % (2,8, 33,6)
8,0 % (1,0, 26,0)
10,4 %
(3,5, 22,7) Durée de la
RCM
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane,
semaines (IC à
95 %)
39,8
(16,3, 63,4)
39,8
(16,3, 63,4)
84,0
(47,3, NA)
42,9
(6,2, 79,5)
42,9
(6,2, 79,5)
24,0
(13,4, NA)
40,8
(20,9, 60,7)
40,8
(20,9, 60,7)
84,0
(24,0, NA)
21,7 (0,0, 48,1)
NA 29,1 26,9, 29,6)
NA NA 34,3 (4,0, NA)
21,2
(0,1, 42,3)
NA
29,1
(11,9, 38,3)
Tableau 24 – Résultats relatifs à l’efficacité chez des patients atteints de LMC en phase accélérée ou de LMC en crise blastique qui avaient été traités par l’imatinib seul ou par plusieurs ITK
LMC en PA
IM seulb
(n = 49)
LMC en PA Plusieurs ITKb
(n = 30)
LMC en PA
Total
(N = 79)
LMC en CB
IM seulb
(n = 36)
LMC en CB Plusieurs ITKb
(n = 28)
LMC en CB
Total
(N = 64)
Temps écoulé
avant
l’obtention
d’une RCM
chez les
répondeurs
seulement,
médiane,
semaines (min.-
max.)
12,0
(3,9, 42,0)
23,6 (4,0, 144,7)
12,0
(3,9, 144,7)
8,4
(3,9, 25,1)
7,0 (4,1, 12,3)
8,2
(3,9, 25,1)
Durée de la RCC
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane,
semaines (IC à
95 %)
35,7
(10,6, 60,8)
35,7
(10,6, 60,8)
59,8
(36,1, NA)
50,0 (10,0, 90,0)
50 (10,0, 90,0)
(16,0, NA)
40,0
(18,5, 61,5)
40,0
(18,5, 61,5)
72,0
(36,1, NA)
23.9
(0,0, -)
NA
23,6
(16,9, NA)
NA NA 10,6 (4,0, NA)
24,9
(0,9, 48,9)
NA
20,0
(9,1, 29,6)
Temps écoulé
avant
l’obtention
d’une RCM
chez les
répondeurs
seulement,
médiane,
semaines (min.-
max.)
23,9
(4,1, 84,1)
23,6 (12,0, 120,0)
23,8
(4,1, 120,0)
8,9
(3,9, 25,1)
5,9 (4,1, 12,1)
8,43
(3,9, 25,1)
Durée de la
RMM
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane,
semaines (IC à
95 %)
57,1
(20,5, 93,8)
57,1
(20,5, 93,8)
NA
100.0 (100,0, 100,0)
NA NA
66,7
(35,9, 97,5)
66,7
(35,9, 97,5)
NA
NA
NA
NA
50,0 (0,0, 100,0)
NA NA
60,0
(17,1, 100,0)
NA
NA
Tableau 24 – Résultats relatifs à l’efficacité chez des patients atteints de LMC en phase accélérée ou de LMC en crise blastique qui avaient été traités par l’imatinib seul ou par plusieurs ITK
LMC en PA
IM seulb
(n = 49)
LMC en PA
Plusieurs ITKb
(n = 30)
LMC en PA
Total
(N = 79)
LMC en CB IM seulb (n = 36)
LMC en CB Plusieurs ITKb
(n = 28)
LMC en CB
Total
(N = 64)
Temps écoulé
avant
l’obtention
d’une RMM
chez les
répondeurs
seulement,
médiane,
semaines (min.-
max.)
36,1
(22,9, 144,1)
30,1
(12,1, 48,1)
36,1
(12,1, 144,1)
11,7 (3,9, 168,9)
4,4 (4,1, 4,7)
4,7
(3,9, 168,9)
Évolution de la
PA à la CB
pendant le
traitement,
n (%)
(IC à 95 %)
3 (3,8)
(0,8, 10,7)
Survie sans évolutiond
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
33,2 %
(16,2, 50,2)
46,4 %
(19,5, 73,3)
37,4 %
(22,9, 51,9)
8,1 % (0,0, 22,0)
NA
8,0 %
(0,0, 17,9)
Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane, mois
(IC à 95 %)
33,2 %
(16,2, 50,2)
20,4
(11,8, NA)
46,4 %
(19,5, 73,3)
35,4
(14,6, NA)
37,4 %
(22,9, 51,9)
22,1
(14,6, NA)
NA 7,9 (3,9, 10,1)
NA 1,8 (0,9, 5,5)
NA
4,4
(3,2, 8,5)
Tableau 24 – Résultats relatifs à l’efficacité chez des patients atteints de LMC en phase accélérée ou de LMC en crise blastique qui avaient été traités par l’imatinib seul ou par plusieurs ITK
LMC en PA
IM seulb
(n = 49)
LMC en PA Plusieurs ITKb
(n = 30)
LMC en PA
Total
(N = 79)
LMC en CB
IM seulb
(n = 36)
LMC en CB Plusieurs ITKb
(n = 28)
LMC en CB
Total
(N = 64)
Survie globaled
Estimation
(méthode de
KM) à 5 ans
(IC à 95 %)
66,4 %
(52,1, 80,7)
45,1 %
(25,6, 64,6)
58,5 %
(46,9, 70,2)
27,6 %
(2,9, 52,2)
16,7 %
(2,4, 30,9)
22,5 %
(7,1, 37,9) Estimation
(méthode de
KM) à 10 ans
(IC à 95 %)
Médiane, mois
(IC à 95 %)
59,7 %
(41,9, 77,6)
NA
36,1 %
(13,8, 58,3)
33,4
(14,6, NA)
50,7 %
(36,5, 65,0)
NA
27,6 %
(2,9, 52,2)
11,2
(9,4, NA)
–
8,9
(4,0, 17,4)
22,5 %
(7,1, 37,9)
10,9
(8,7, 19,7) Abréviations : CB = crise blastique; KM = Kaplan-Meier; NA = non atteint après le suivi minimal; PA = phase accélérée; RCC = réponse cytogénétique complète; RCM = réponse cytogénétique majeure; RHG = réponse hématologique globale; RMM = réponse moléculaire majeure
(a) Les données relatives à la réponse hématologique, à la réponse cytogénétique et à la réponse moléculaire sont présentées pour chacune des populations évaluables (LMC en PA – IM seul [n = 43/46/26], LMC en PA – plusieurs ITK [n = 29/26/28], LMC en PA – total [n = 72/72/54], respectivement pour les réponses hématologique/cytogénétique/moléculaire); LMC en CB – IM seul [n = 34/30/23], LMC en CB – plusieurs ITK [n = 26/24/25], LMC en CB – total [n = 60/54/48], respectivement pour les réponses hématologique/cytogénétique/moléculaire).
(b) Cohorte exploratoire
(c) Il s’agit là de taux de réponse cumulés sur au moins 120 mois de suivi.
Définition d’une réponse hématologique confirmée : deux réponses consécutives obtenues à au moins 28 jours d’intervalle.
Définition de la réponse cytogénétique non confirmée : réponse qui a pu ou qui n’a pas pu être confirmée au moins 28 jours plus tard.
(d) Y compris les patients (N) qui ont reçu au moins une dose de bosutinib
Par « réponse hématologique globale (RHG) », on entendait une réponse hématologique majeure (RHC en l’absence de signes de leucémie) ou une régression à la phase chronique. Toutes les réponses ont été confirmées après 4 semaines. RHC pour les cas de LMC en phase accélérée et de LMC en crise blastique : numération leucocytaire ≤ LSN retenue dans les établissements hospitaliers; 100 000/mm3 ≤ numération plaquettaire < 450 000/mm3; nombre absolu de polynucléaires neutrophiles ≥ 1,0 × 10⁹/L, absence de cellules blastiques ou de promyélocytes dans le sang périphérique, présence de < 5 % des myélocytes et des métamyélocytes dans la moelle osseuse, présence de < 20 % des polynucléaires basophiles dans le sang périphérique et absence d’atteinte extramédullaire. Absence de signes de leucémie : mêmes critères que ceux de la RHC, si ce n’est qu’ils peuvent être associés à une thrombopénie (20 000/mm3 < numération plaquettaire < 100 000/mm3) et/ou à une neutropénie (0,5 × 10⁹/L < nombre absolu de polynucléaires neutrophiles < 1,0 × 10⁹/L). Régression à la phase chronique : disparition des caractéristiques définissant la phase accélérée ou la crise blastique, mais persistance de la phase chronique.
16 Toxicologie non clinique
Données pharmacodynamiques non cliniques
Des études non cliniques indiquent que le bosutinib est un inhibiteur puissant de l’activité tyrosine kinase de Bcr-Abl, facteur oncogène impliqué dans l’apparition de la LMC, et des kinases de la famille Src qui interviennent dans des voies de signalisation activées par Bcr-Abl. Le bosutinib inhibe également plusieurs autres kinases et familles de kinases, comme les familles Ste20, Eph, Tec et Axl. Le bosutinib n’inhibe pas le récepteur du PDGF ni c-Kit et ne compte pas parmi les substrats des transporteurs MDR (multidrug resistance). Des études de modélisation indiquent que le bosutinib se lie au domaine catalytique de Bcr-Abl.
Le bosutinib (10 μM) a une affinité pour plusieurs protéines non ciblées : récepteurs α1-adrénergiques et α2-adrénergiques (non sélectif), récepteurs H2 de l’histamine, récepteurs muscariniques centraux (non sélectif), récepteur SERT (serotonin transporter), récepteur sigma (non sélectif), canaux sodiques (site 2) et récepteur de la neurokinine A.
Le bosutinib inhibe la transduction du signal Bcr-Abl dans les cellules de LMC in vitro. Le traitement par le bosutinib inhibe la prolifération de lignées cellulaires établies de LMC et de progéniteurs de LMC prélevés directement sur des patients. Le bosutinib vient à bout de la résistance à l’imatinib, qu’elle ait été acquise à la suite de mutations de Bcr-Abl ou qu’elle soit associée à des mécanismes qui ne dépendent pas de Bcr-Abl (tels que la surexpression de Lyn, l’une des kinases de la famille Src). Le traitement par le bosutinib a inhibé la croissance de cellules myéloïdes murines qui étaient incapables de croître en l’absence de l’activité de Bcr-Abl. Sur les 18 formes mutantes de Bcr-Abl résistantes à l’imatinib qui ont été exprimées à la place de la protéine codée par le gène de type sauvage, 16 ont été inhibées par le bosutinib et il convient de souligner que la forme T315I n’en faisait pas partie. L’administration du bosutinib par voie orale réduit le volume des tumeurs dépendantes de Bcr-Abl qui se développent chez les souris nude et peut inhiber la croissance des tumeurs, lorsque celle-ci dépend de l’expression de formes mutantes de Bcr-Abl résistantes à l’imatinib.
Données pharmacocinétiques non cliniques
La pharmacocinétique du bosutinib (dose unique administrée par voie i.v.) est caractérisée par une CL modérée ou importante et un Véq élevé chez la souris, le rat et le chien. L’absorption du bosutinib était modérée ou rapide chez toutes les espèces étudiées. On a constaté que la concentration plasmatique de ce médicament était plus élevée chez les rates que chez les rats. Chez le rat, le bosutinib se distribuait largement dans divers tissus (comme l’indique la présence de radioactivité dans ces tissus), mais n’a pas traversé la barrière hémato-encéphalique. Dans des monocouches de cellules Caco-2, le bosutinib s’est révélé être un substrat de la P-gp, de BCRP et des MRP. Cela dit, il semble que ces transporteurs d’efflux ne limitent ni l’absorption ni la biodisponibilité de ce médicament lorsqu’il est administré par voie orale. Les résultats des études pharmacocinétiques et toxicocinétiques ont démontré qu’en administrant le bosutinib par voie orale, on obtenait une exposition à cet agent suffisamment importante pour mener à bien les évaluations pharmacologiques et toxicologiques.
Après l’administration orale de bosutinib marqué au 14C à des rats, on a observé une bonne distribution des substances radioactives dans la plupart des tissus et des organes, exception faite du cerveau, ce qui concorde avec le volume de distribution élevé du bosutinib. La captation et la rétention tissulaires des substances radioactives étaient particulièrement marquées dans les tissus pigmentés, comme ceux qui contiennent de la mélanine. Chez des rates Sprague-Dawley gravides, on a retrouvé des substances radioactives dans le placenta, dans le liquide amniotique et chez le fœtus. Les substances radioactives ont été excrétées dans le lait des rates Sprague-Dawley en lactation et elles ont été détectées dans le plasma des ratons allaités.
On a constaté que le taux de fixation du bosutinib et de son métabolite N-déméthylé (M5) aux protéines plasmatiques était élevé et qu’il n’était pas fonction de la concentration chez la souris, le rat, le lapin, le chien ou dans le plasma humain.
Le bosutinib sous forme inchangée est le principal composé qu’on a retrouvé dans le plasma de souris, de rats et de chiens et dans le plasma humain après l’administration par voie orale de bosutinib non radiomarqué ou de bosutinib marqué au 14C. Chez l’humain, les principaux métabolites circulants observés étaient le bosutinib oxychloré (M2) et M5. Chez le rat, les taux d’exposition générale à M2 (administré directement sous forme de métabolite) et à M5 (à la dose sans effet nocif observable [DSENO] dans l’étude de toxicité de 6 mois) ont été respectivement 2 à 3 fois et 2 fois supérieurs à ceux observés chez l’humain après l’administration orale d’une dose unique de 500 mg de bosutinib. D’après les comparaisons des expositions, on a réussi à analyser de manière satisfaisante M2 et M5 chez les espèces ayant fait l’objet des études toxicologiques précliniques. L’activité inhibitrice des métabolites M5, M2 et M6 ne représentait que 5 % de celle de la molécule mère dans les essais sur cultures cellulaires in vitro.
In vitro, la biotransformation du bosutinib est principalement catalysée par la CYP3A4. À des concentrations de 26 à 71 fois supérieures à la Cmax mesurée chez l’humain après l’administration de la dose de 500 mg 1 f.p.j., le bosutinib a inhibé l’activité de la CYP3A4 et de la CYP3A5 (inhibition ne reposant sur aucun mécanisme précis) et celle de la CYP2C19 et de la CYP2D6 in vitro. Le bosutinib a également réduit la synthèse des ARNm traduits en CYP3A4 et en CYP1A2.
Après l’administration par voie orale de bosutinib marqué au 14C à des rats, à des chiens et à des humains, on a constaté que les substances radioactives étaient principalement excrétées dans les fèces.
Toxicologie générale
Le bosutinib a été évalué dans le cadre d’études sur la pharmacologie de l’innocuité, la toxicité de doses multiples, la génotoxicité, la toxicité pour la reproduction et la phototoxicité. On n’a mené aucune étude sur la pharmacologie de l’innocuité visant précisément à évaluer les effets pharmacologiques secondaires du bosutinib sur l’appareil digestif et le rein. Les études toxicologiques ont indiqué que ce médicament risque d’avoir des effets sur l’appareil digestif.
Le bosutinib n’a eu aucun effet sur la fonction respiratoire. Dans une étude sur le système nerveux central menée sur des rats traités par le bosutinib, on a observé une diminution du diamètre pupillaire et des troubles de la démarche à des taux d’exposition à ce médicament environ 8 fois et 24 fois supérieurs, respectivement, à celui des patients atteints de LMC et recevant la dose de 500 mg, et 11 fois supérieurs à celui des patients atteints de LMC et recevant la dose de 400 mg (d’après les comparaisons des Cmax et des fractions libres mesurées chez le rat et l’humain). L’activité du bosutinib observée in vitro lors de tests sur le canal hERG donne à penser que cet agent risque de prolonger la repolarisation ventriculaire (intervalle QT). Le bosutinib n’a pas eu d’effets sur la tension artérielle et n’a pas entraîné d’arythmies auriculaires ou ventriculaires ni d’allongement de l’intervalle PR, du complexe QRS ou de l’intervalle QTc sur l’électrocardiogramme (ECG) lorsqu’il a été administré par voie orale à des chiens, à des doses ayant entraîné des taux d’exposition qui pouvaient être 3 fois supérieurs aux taux d’exposition observés chez l’humain après l’administration de la dose de 400 mg et 2 fois supérieurs aux taux d’exposition observés chez l’humain après l’administration de la dose de 500 mg (d’après les comparaisons des Cmax et des fractions libres mesurées chez le chien et l’humain). On a observé une augmentation tardive de la fréquence cardiaque. Dans une étude portant sur l’administration du médicament au chien par voie intraveineuse, on a noté une augmentation passagère de la fréquence cardiaque, une diminution passagère de la tension artérielle ainsi qu’un allongement minime de l’intervalle QTc (< 10 ms) à des taux d’exposition environ 5,8 à 20 fois supérieurs au taux d’exposition clinique observé chez l’humain après l’administration de la dose de 400 mg et de 4,2 à 14,6 fois supérieurs au taux d’exposition clinique observé chez l’humain après l’administration de la dose de 500 mg. On n’a pas pu démontrer s’il existait un lien entre l’administration du traitement et les effets observés.
Dans une étude faisant appel à l’échocardiographie menée sur des rats Sprague-Dawley (mâles seulement), on a observé après 4 semaines une augmentation de l’épaisseur de la paroi du ventricule gauche (VG) en diastole, une diminution de la surface endocardique du VG et un raccourcissement du temps de décélération mitrale chez les rats qui avaient reçu 50 mg/kg de bosutinib. L’exposition au bosutinib (ASC) était alors environ 1,2 fois celle observée chez l’humain après l’administration de la dose de 500 mg par jour. On n’a pas constaté de tels effets lors des évaluations subséquentes (effectuées après 6 et 8 semaines), bien que l’exposition au bosutinib ait augmenté (après 8 semaines, l’ASC mesurée chez ces animaux était 1,5 fois celle mesurée chez l’humain à la dose de 500 mg). On n’a pas relevé d’augmentation manifeste du poids du cœur ni d’altération manifeste de la fonction ventriculaire gauche. On ignore quelles sont les conséquences de ces observations sur le plan toxicologique. Par la suite, on a mené une autre étude faisant appel à l’échocardiographie selon un protocole similaire chez des rats Sprague-Dawley des deux sexes qui ont reçu du bosutinib (50 mg/kg/jour) pendant 6 mois. Les résultats des biopsies ont mis en évidence une légère augmentation du poids absolu du cœur (9 %) et une augmentation statistiquement significative du poids relatif du cœur (13 %) chez les rates traitées par le bosutinib par rapport aux témoins qui avaient reçu l’excipient. Par ailleurs, à partir du 2e mois de traitement, on a noté chez les rates traitées par le bosutinib une augmentation du volume télédiastolique, de l’épaisseur de la paroi postérieure du VG en diastole, des surfaces endocardique et épicardique du VG et de la masse du VG, qui a persisté jusqu’au 6e mois et qui était par conséquent évocatrice d’une hypertrophie du VG. Cela dit, on n’a pas observé d’altération notable de la fonction du VG (évaluée d’après la fraction de raccourcissement ou la fraction d’éjection). L’échocardiographie n’a pas mis en évidence d’augmentation du poids du cœur ou de la masse du VG chez les rats mâles traités par le bosutinib. Les taux d’exposition des rats et des rates au bosutinib correspondaient respectivement à environ 0,8 et 4,4 fois les taux d’exposition cliniques observés chez l’humain après l’administration de la dose de 500 mg par jour.
Des substances radioactives ont été rapidement excrétées dans le lait maternel, soit dès les 30 premières minutes qui ont suivi l’administration orale d’une dose unique (10 mg/kg) de bosutinib marqué au 14C à des rates Sprague-Dawley en lactation. Comme la concentration des substances radioactives dans le lait était jusqu’à 8 fois supérieure à celle mesurée dans le plasma, les substances radioactives se sont retrouvées dans le plasma des ratons allaités à des concentrations mesurables.
Cancérogénicité
Le bosutinib ne s’est pas révélé carcinogène chez le rat ni chez la souris transgénique. Pour les fins d’une étude de cancérogénicité de 2 ans, des rats ont reçu des doses de bosutinib pouvant atteindre 25 mg/kg chez les mâles et 15 mg/kg chez les femelles. L’exposition au bosutinib à ces doses était d’environ 1,5 (dans le cas des mâles) et 3,1 fois (dans le cas des femelles) supérieure à l’exposition pharmacocinétique totale observée chez l’humain (d’après l’ASC) à la dose de 400 mg; elle était d’environ 1,2 (mâles) et 2,4 fois (femelles) supérieure à l’exposition observée chez l’humain à la dose de 500 mg. Dans le cadre d’une étude de cancérogénicité de 6 mois chez la souris transgénique rasH2, la dose de bosutinib administrée pouvait atteindre 60 mg/kg. L’exposition au bosutinib à cette dose était de 11,9 fois supérieure à l’exposition pharmacocinétique totale observée chez l’humain (d’après l’ASC) à la dose de 400 mg et de 9,3 fois supérieure à l’exposition observée chez l’humain à la dose de 500 mg.
Génotoxicité
Les études sur la génotoxicité réalisées sur des systèmes bactériens in vitro et sur des systèmes mammaliens in vitro et in vivo avec ou sans activation métabolique n’ont pas mis en évidence de signes évoquant un pouvoir mutagène du bosutinib. On a évalué la capacité du bosutinib à entraîner la formation de micronoyaux dans les érythrocytes polychromatiques de la moelle osseuse de souris CD-1 mâles ayant reçu par voie orale (gavage) des doses uniques de 0 (excipient), 500, 1000 ou 2000 mg/kg. On n’a pas constaté d’augmentation statistiquement significative de la fréquence des érythrocytes polychromatiques micronucléés dans la moelle osseuse qui soit liée au traitement chez les souris mâles ayant reçu des doses de bosutinib allant jusqu’à 2000 mg/kg par rapport aux souris témoins. En somme, dans cette étude, le bosutinib n’a pas entraîné d’effets génotoxiques à des taux d’exposition pouvant être 47 fois supérieurs à celui observé après l’administration de la dose de 500 mg.
Toxicité pour la reproduction et le développement
Altération de la fertilité
On n’a pas décelé d’effets toxiques sur le développement chez les rats ayant reçu des doses de bosutinib inférieures à 10 mg/kg/jour associées à un taux d’exposition correspondant à 1,6 fois le taux d’exposition observé chez l’humain à la dose de 400 mg et à 1,2 fois le taux d’exposition observé chez l’humain à la dose de 500 mg (d’après les ASC du bosutinib libre relevées chez le rat et chez l’humain).
D’après des données d’observation non cliniques, le bosutinib est susceptible d’altérer la fonction de reproduction et la fertilité chez l’humain. Dans une étude sur la fertilité menée chez le rat, on a constaté une légère baisse de la fertilité des mâles ayant reçu 70 mg/kg/jour de bosutinib lorsqu’ils ont été accouplés à des femelles non traitées. Chez les femelles traitées ayant été accouplées à des mâles non traités, on a noté une diminution du gain pondéral et de la consommation alimentaire et une augmentation du nombre de résorptions fœtales lorsque la dose administrée était ≥ 10 mg/kg/jour (40 % du taux d’exposition observé chez l’humain), ainsi qu’une baisse du nombre d’implantations et d’embryons viables à la dose de 30 mg/kg/jour (taux d’exposition 1,4 fois celui observé chez l’humain). Les doses auxquelles aucun effet toxique sur la reproduction n’a été noté chez les mâles (30 mg/kg/jour) et chez les femelles (3 mg/kg/jour) ont entraîné des taux d’exposition au bosutinib correspondant respectivement à 0,6 et à 0,3 fois le taux d’exposition observé chez l’humain après l’administration de la dose de 400 mg, et à 0,4 et à 0,2 fois le taux d’exposition observé chez l’humain après l’administration de la dose de 500 mg (d’après les ASC du bosutinib libre mesurées chez le rat et chez l’humain).
Toutes les doses de bosutinib (10, 30 et 60 mg/kg/jour) administrées à des lapines gravides du 6e au 15e jour de gestation ont été associées à une toxicité maternelle. Pour ce qui est de la toxicité fœtale, l’exposition au bosutinib durant la gestation a entraîné la mort prématurée des embryons (60 mg/kg/jour) et une diminution du poids des fœtus (30 et 60 mg/kg/jour). Le bosutinib n’a pas provoqué de malformations graves chez les fœtus. Dans l’ensemble, ces données indiquent que le bosutinib est associé à une toxicité maternelle lorsqu’il est administré durant la gestation et qu’il entraîne également des effets toxiques sur le fœtus (mort prématurée) à des doses plus élevées.
Toxicité pour le développement
Dans une étude visant à évaluer la toxicité du médicament sur le développement chez le lapin, le bosutinib a été administré à des doses toxiques pour la mère. On a observé des anomalies fœtales (fusion sternébrale; diverses anomalies viscérales chez deux fœtus) et une légère diminution du poids des fœtus. Le taux d’exposition à la plus forte dose à laquelle on n’a noté aucun effet indésirable chez les fœtus (10 mg/kg) correspondait à 0,9 fois celui observé chez l’humain à la dose de 400 mg et à 0,7 fois celui observé chez l’humain à la dose de 500 mg (d’après les ASC du bosutinib libre mesurées chez le lapin et chez l’humain). Lorsque le bosutinib a été administré à des rates gravides à leur 19e jour de gestation, il s’est largement distribué dans le placenta et il a traversé la barrière placentaire pour atteindre les tissus fœtaux. En outre, il a été excrété dans le lait maternel, et on a décelé sa présence dans le plasma des ratons allaités.
Dans une étude portant sur le développement périnatal et postnatal du rat, les doses ≥ 30 mg/kg/jour ont été associées à une diminution du nombre de ratons nés ainsi qu’à une baisse de la survie postnatale (incluant une fréquence accrue de la perte totale de la portée) et la dose de 70 mg/kg/jour a été associée à une plus faible croissance de la progéniture après la naissance. La dose maternelle à laquelle aucun effet indésirable sur le développement des ratons n’a été observé était de 10 mg/kg/jour, ce qui a entraîné une exposition correspondant à 1,3 et à 1,0 fois l’exposition chez l’humain aux doses cliniques de 400 mg et de 500 mg, respectivement (d’après les ASC du bosutinib libre mesurées chez le rat et chez l’humain).
Phototoxicité
Il a été démontré que le bosutinib absorbe les rayons UVB et UVA et qu’il se distribue dans le tissu cutané et l’uvée des rats pigmentés. Cela dit, on n’a pas constaté d’effets phototoxiques sur la peau ni sur les yeux de rats pigmentés exposés à des rayons UV et au bosutinib (taux d’exposition au moins 8 fois supérieur à celui observé chez l’humain après l’administration de la dose de 500 mg).
Toxicité de doses multiples
Les études sur la toxicité de doses multiples menées chez le rat pendant une durée maximale de 6 mois et chez le chien pendant une durée maximale de 9 mois ont révélé que l’appareil digestif était la principale cible des effets toxiques du bosutinib. Les signes cliniques de toxicité (notamment modification des fèces) ont été associés à une diminution de la consommation alimentaire et à une perte de poids qui se sont révélées mortelles ou qui ont commandé une euthanasie non urgente dans certains cas. Selon les comparaisons effectuées, les taux d’exposition n’ayant pas entraîné d’effets toxiques dans les études de 6 mois chez le rat et de 9 mois chez le chien étaient semblables à ceux que l’on observe chez l’humain après l’administration de doses de 400 mg et de 500 mg (d’après l’ASC du bosutinib libre pour chaque espèce). Dans l’étude de 2 ans sur la cancérogénicité menée chez le rat, on a noté des effets indésirables gastro-intestinaux (dépôts de collagène dans les muqueuses) dès lors que la dose administrée atteignait 1,5 mg/kg et que le taux d’exposition était de 0,08 fois celui que l’on observe chez l’humain à la dose de 500 mg par jour. On a constaté une augmentation de l’incidence et/ou de la gravité des atrophies lobulaires focales/multifocales du pancréas exocrine associée à divers degrés d’infiltration chronique de cellules inflammatoires et de fibrose à des taux d’exposition correspondant à 0,23 fois (mâles) et à 2,8 fois (femelles) celui que l’on observe chez l’humain à la dose de 500 mg. À un taux d’exposition de 1,4 fois celui que l’on observe chez l’humain à la dose de 500 mg, ces effets toxiques sur le pancréas ont été associés à une apoptose des cellules acineuses chez les mâles. Par ailleurs, on a noté une augmentation de la fréquence des atrophies tubulaires rénales, mais pas de leur gravité, à des taux d’exposition correspondant à 1,4 fois (mâles) et à 2,8 fois (femelles) celui que l’on observe chez l’humain à la dose de 500 mg par jour. Dans le groupe qui a reçu la plus forte dose de bosutinib, on a enregistré une hausse du nombre de morts prématurées et d’euthanasies dont la cause était indéterminée chez les mâles (dose de 25 mg/kg/jour; taux d’exposition 1,4 fois celui observé chez l’humain à la dose de 500 mg), mais on n’a pas relevé une telle hausse chez les femelles (dose de 15 mg/kg/jour; taux d’exposition 2,8 fois celui observé chez l’humain à la dose de 500 mg).