


Monographie de produit - Scemblix
1 Indications
SCEMBLIXMD (comprimés d’asciminib) est indiqué pour le traitement :
- des adultes atteints de leucémie myéloïde chronique (LMC) en phase chronique (PC) porteurs du chromosome Philadelphie (Ph+) chez qui la maladie est nouvellement diagnostiquée ou qui ont déjà été traités par au moins un inhibiteur de la tyrosine kinase.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation de SCEMBLIX dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune différence globale n’a été observée quant à l’innocuité ou à l’efficacité de SCEMBLIX entre les patients de 65 ans ou plus et les patients plus jeunes (voir les sections 7.1.4 Personnes âgées et 14 Études cliniques).
2 Contre-indications
SCEMBLIX est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
Le traitement par SCEMBLIX doit être instauré par un médecin ayant de l’expérience dans l’utilisation des anticancéreux.
Il convient de vérifier que les femmes aptes à procréer ne sont pas enceintes avant de commencer un traitement par SCEMBLIX.
4.2 Posologie recommandée et ajustement posologique
La dose totale quotidienne recommandée de SCEMBLIX est de 80 mg. SCEMBLIX se prend par voie orale. Il est possible de prendre soit une dose de 80 mg une fois par jour, approximativement à la même heure chaque jour, soit une dose de 40 mg deux fois par jour à environ 12 heures d’intervalle.
Les patients qui passent de 40 mg deux fois par jour à 80 mg une fois par jour doivent commencer à prendre SCEMBLIX une fois par jour environ 12 heures après la prise de la dernière dose biquotidienne, puis poursuivre le traitement avec 80 mg une fois par jour.
Les patients qui passent de 80 mg une fois par jour à 40 mg deux fois par jour doivent commencer à prendre SCEMBLIX deux fois par jour environ 24 heures après la prise de la dernière dose uniquotidienne, puis poursuivre le traitement avec 40 mg deux fois par jour à environ 12 heures d’intervalle. Toute modification du schéma posologique s’effectue au besoin à la discrétion du prescripteur pour la prise en charge du patient.
Il convient de poursuivre le traitement par SCEMBLIX tant que l’on observe des bienfaits cliniques ou jusqu’à l’apparition d’effets toxiques inacceptables.
Modifications posologiques
En cas d’apparition d’effets indésirables, la dose de SCEMBLIX peut être diminuée conformément aux indications figurant au Tableau 1, en fonction de l’innocuité et de la tolérabilité du traitement chez le patient. Si les effets indésirables sont pris en charge adéquatement, il est possible de reprendre le traitement par SCEMBLIX aux doses indiquées au Tableau 1.
Il convient de cesser définitivement le traitement par SCEMBLIX chez les patients qui ne tolèrent pas une dose totale quotidienne de 40 mg.
Tableau 1 Modification posologique de SCEMBLIX
Dose initiale Dose réduite Dose de reprise
80 mg une fois par jour 40 mg une fois par jour 80 mg une fois par jour 40 mg deux fois par jour 20 mg deux fois par jour 40 mg deux fois par jour
Le Tableau 2 présente les modifications posologiques recommandées pour la prise en charge de certains effets indésirables.
Tableau 2 Modification posologique de SCEMBLIX pour la prise en charge de certains effets indésirables
Effet indésirable Modification posologique
Thrombocytopénie et/ou neutropénie
NAN < 1 x 10⁹/L et/ou
plaquettes < 50 x 109/L
Suspendre l’utilisation de SCEMBLIX jusqu’à l’obtention d’un NAN ≥ 1 x 10⁹/L et/ou d’un nombre de plaquettes ≥ 50 x 109/L. Après le rétablissement :
- Dans les 2 semaines : reprendre SCEMBLIX à la dose initiale.
- Après plus de 2 semaines : reprendre SCEMBLIX à la dose réduite.
En cas de thrombocytopénie et/ou de neutropénie grave récidivante, suspendre l’utilisation de SCEMBLIX jusqu’à l’obtention d’un NAN ≥ 1 x 10⁹/L et d’un nombre de plaquettes ≥ 50 x 109/L, puis reprendre le traitement à la dose réduite.
Élévation asymptomatique des taux d’amylase et/ou de lipase
Élévation > 2 x LSN Suspendre l’utilisation de SCEMBLIX jusqu’au retour à < 1,5 x LSN.
- Après le rétablissement : reprendre SCEMBLIX à la dose réduite. Si ces événements se reproduisent à la dose réduite, cesser définitivement le traitement par SCEMBLIX.
- En l’absence d’amélioration : cesser définitivement le traitement par SCEMBLIX. Effectuer des examens diagnostiques afin d’exclure une pancréatite.
Effet indésirable Modification posologique
Effets indésirables non hématologiques
Effets indésirables de
grade 3 ou plus1
Suspendre l’utilisation de SCEMBLIX jusqu’à ce que l’effet rétrocède au grade 1 ou moins.
- Après le rétablissement : reprendre SCEMBLIX à une dose réduite.
- En l’absence d’amélioration : cesser définitivement le traitement par SCEMBLIX.
Abréviations : LSN = limite supérieure de la normale; NAN = nombre absolu de neutrophiles 1 Grade fondé sur les CTCAE (Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI), version 4.03.
Populations particulières
Enfants et adolescents (< 18 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Personnes âgées (≥ 65 ans) : Aucune modification posologique n’est nécessaire chez les patients âgés de 65 ans ou plus (voir les sections 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
Insuffisance rénale : Aucune modification posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère, modérée ou grave ne nécessitant pas de dialyse (débit de filtration glomérulaire absolu [DFGa] ≥ 15 mL/min) recevant SCEMBLIX (voir la section 10.3 Pharmacocinétique). SCEMBLIX n’a pas été étudié chez les patients atteints d’insuffisance rénale terminale nécessitant une dialyse.
Insuffisance hépatique : Aucune modification posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique légère, modérée ou grave recevant SCEMBLIX (voir la section 10.3 Pharmacocinétique).
4.4 Administration
SCEMBLIX se prend par voie orale sans nourriture. Il faut éviter de manger pendant au moins 2 heures avant et 1 heure après la prise de SCEMBLIX (voir les sections 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
Les comprimés SCEMBLIX doivent être avalés entiers sans être coupés, écrasés ou mâchés.
4.5 Dose oubliée
Schéma thérapeutique uniquotidien : En cas d’un retard de plus de 12 heures environ dans l’administration de SCEMBLIX, sauter la dose oubliée et prendre la dose suivante selon le calendrier initial.
Schéma thérapeutique biquotidien : En cas d’un retard de plus de 6 heures environ dans l’administration de SCEMBLIX, sauter la dose oubliée et prendre la dose suivante selon le calendrier initial.
5 Surdose
Les données sur le surdosage de SCEMBLIX sont limitées. Lors des études cliniques, SCEMBLIX a été administré à des doses pouvant atteindre 280 mg deux fois par jour sans augmentation manifeste de l’effet toxique du médicament. En cas de suspicion de surdosage, il convient d’offrir au patient des soins de soutien généraux et de soulager ses symptômes.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1 844 POISON-X (1 844 764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 Formes posologiques, teneurs et composition
Description
Chaque comprimé pelliculé SCEMBLIX à 20 mg contient 21,62 mg de chlorhydrate d’asciminib, ce qui équivaut à 20 mg d’asciminib.
Les comprimés pelliculés SCEMBLIX à 20 mg sont jaune pâle, de forme ronde, biconvexes à bords biseautés; ils mesurent environ 6,2 mm de diamètre, sont non sécables et portent le logo « Novartis » gravé d’un côté et « 20 » de l’autre.
Chaque comprimé pelliculé SCEMBLIX à 40 mg contient 43,24 mg de chlorhydrate d’asciminib, ce qui équivaut à 40 mg d’asciminib.
Les comprimés pelliculés SCEMBLIX à 40 mg sont blanc violet, de forme ronde, biconvexes à bords biseautés; ils mesurent environ 8,2 mm de diamètre, sont non sécables et portent le logo « Novartis » gravé d’un côté et « 40 » de l’autre.
Les comprimés SCEMBLIX à 20 mg et à 40 mg sont offerts en plaquettes alvéolées (10 alvéoles par plaquette, 6 plaquettes par boîte).
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| Orale | Comprimés Asciminib (sous forme de chlorhydrate d’asciminib) à 20 mg et à 40 mg | Alcool polyvinylique, cellulose microcristalline, croscarmellose sodique, dioxyde de silicium colloïdal, dioxyde de titane, gomme xanthane, hydroxypropylcellulose, lactose monohydraté, lécithine, oxyde de fer (jaune et rouge pour les comprimés à 20 mg, et noir et rouge pour les comprimés à 40 mg), stéarate de magnésium et talc | ||
7 Mises en garde et précautions
Cancérogenèse et génotoxicité
Dans le cadre d’une étude préclinique de 2 ans sur le pouvoir cancérogène menée chez le rat, on a observé des tumeurs aux ovaires, aux glandes mammaires, à la thyroïde et aux testicules (voir la section 16 Toxicologie non clinique – Cancérogénicité). La pertinence de ces résultats chez l’être humain est encore inconnue à ce jour.
Appareil cardiovasculaire
Toxicité cardiovasculaire
Une toxicité cardiovasculaire (y compris des troubles cardiaques ischémiques, thrombotiques artériels et emboliques ainsi que des troubles touchant le SNC) et une insuffisance cardiaque sont survenues chez respectivement 37 (7 %) et 14 (3 %) des 556 patients recevant SCEMBLIX. Une toxicité cardiovasculaire de grade 3 a été signalée chez 12 patients (2 %), et une insuffisance cardiaque de grade 3 a été notée chez 8 patients (1 %). Une toxicité cardiovasculaire de grade 4 a été constatée chez 3 patients (0,5 %), et 3 patients (0,5 %) sont décédés. Une insuffisance cardiaque de grade 4 est survenue chez 2 (0,4 %) patients, et 1 patient (0,2 %) est décédé.
Le traitement par SCEMBLIX a été arrêté de façon permanente chez 3 patients (0,5 %) en raison d’une toxicité cardiovasculaire et chez 1 patient (0,2 %) en raison d’une insuffisance cardiaque. Les cas de toxicité cardiovasculaire sont survenus chez des patients présentant des affections cardiovasculaires préexistantes ou des facteurs de risque cardiovasculaires, et/ou ayant antérieurement été exposés à plusieurs inhibiteurs de la tyrosine kinase.
Arythmies
Des cas d’arythmie, y compris d’allongement de l’intervalle QTc, ont été relevés chez 36 (7 %) des 556 patients recevant SCEMBLIX; une arythmie de grade 3 ou 4 a été signalée chez 11 patients (2 %) et 2 patients (0,4 %), respectivement. Un allongement de l’intervalle QTc constaté à l’électrocardiographie s’est produit chez 5 (0,9 %) des 556 patients recevant SCEMBLIX, et 2 (0,4 %) des 556 patients ont présenté un allongement de grade 3 (voir les sections 8 Effets indésirables et Surveillance et examens de laboratoire).
Lors de l’étude ASCEMBL, l’intervalle QTcF s’est allongé de plus de 60 ms par rapport au départ chez 2 patients; dans un des cas, il a dépassé 500 ms.
Il convient de faire preuve de prudence lors de l’administration de SCEMBLIX en concomitance avec des médicaments reconnus pour entraîner un risque de torsades de pointes (voir les sections 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
Hypertension
Des cas d’hypertension ont été constatés chez 88 (16 %) des 556 patients recevant SCEMBLIX, des épisodes de grades 3 et 4 ayant été rapportés chez 47 patients (9 %) et 1 patient (0,2 %), respectivement. Parmi les patients ayant présenté une hypertension de grade 3 ou supérieur, le délai médian avant le premier épisode a été de 21 semaines (entre 0,1 et 365 semaines). Le traitement par SCEMBLIX a été suspendu temporairement chez 5 patients (1 %) à cause d’une hypertension.
Système sanguin et lymphatique
Myélosuppression
Des cas de thrombocytopénie, de neutropénie et d’anémie ont été observés chez les patients qui recevaient SCEMBLIX. Des épisodes de thrombocytopénie et de neutropénie graves (grade 3 ou 4 selon les CTCAE [Common Terminology Criteria For Adverse Events]) ont été rapportés pendant le traitement par SCEMBLIX (voir la section 8 Effets indésirables). La myélosuppression était habituellement réversible et prise en charge par la suspension temporaire du traitement par SCEMBLIX (voir la section Surveillance et examens de laboratoire).
Des cas de thrombocytopénie ont été constatés chez 156 (28 %) des 556 patients recevant SCEMBLIX, des épisodes de grades 3 et 4 ayant été rapportés chez 39 patients (7 %) et 53 patients (10 %), respectivement. Parmi les patients ayant présenté une thrombocytopénie de grade 3 ou supérieur, le délai médian avant le premier épisode a été de 6 semaines (entre 0,1 et 64 semaines), la durée médiane de tous les épisodes confondus étant de 2 semaines (intervalle de confiance [IC] à 95 % : entre 1,1 et 2 semaines). Le traitement par SCEMBLIX a été arrêté définitivement chez 11 patients (2 %) et suspendu temporairement chez 70 patients (13 %) à cause d’une thrombocytopénie.
Des cas de neutropénie ont été constatés chez 120 (22 %) des 556 patients recevant SCEMBLIX, des épisodes de grades 3 et 4 ayant été rapportés chez 41 patients (7 %) et 35 patients (6 %), respectivement. Parmi les patients ayant présenté une neutropénie de grade 3 ou supérieur, le délai médian avant le premier épisode a été de 7 semaines (entre 0,1 et 180 semaines), la durée médiane de tous les épisodes confondus étant de 2 semaines (IC à 95 % : entre 1,2 et 2 semaines). Le traitement par SCEMBLIX a été arrêté définitivement chez 7 patients (1 %) et suspendu temporairement chez 52 patients (9 %) à cause d’une neutropénie.
Des cas d’anémie ont été constatés chez 70 (13 %) des 556 patients recevant SCEMBLIX, des épisodes de grade 3 ayant été rapportés chez 22 patients (4 %). Parmi les patients ayant présenté une anémie de grade 3, le délai médian avant le premier épisode a été de 22 semaines (entre 0,1 et 207 semaines), la durée médiane de tous les épisodes confondus étant de 0,8 semaine (IC à 95 % : entre 0,3 et 1,7 semaine). Le traitement par SCEMBLIX a été suspendu temporairement chez 2 patients (0,4 %) à cause d’une anémie.
Selon la gravité de la thrombocytopénie et/ou de la neutropénie, il convient de réduire la dose de SCEMBLIX, de suspendre temporairement le traitement ou de l’arrêter définitivement conformément aux indications figurant au Tableau 2 (voir la section 4 Posologie et administration).
Fonctions hépatique, biliaire et pancréatique
Toxicité pancréatique
Des cas de pancréatite ont été constatés chez 11 (2 %) des 556 patients recevant SCEMBLIX, des épisodes de grade 3 ayant été rapportés chez 6 patients (1 %). Le traitement par SCEMBLIX a été arrêté définitivement chez 3 patients (0,5 %) et suspendu temporairement chez 6 patients (1 %) à cause d’une pancréatite. Des cas d’élévation asymptomatique des taux sériques de lipase et d’amylase ont été constatés chez 107 (19 %) des 556 patients recevant SCEMBLIX, des épisodes de grades 3 et 4 ayant été rapportés chez 41 patients (7 %) et 11 patients (2 %), respectivement. Le traitement par SCEMBLIX a été arrêté définitivement chez 11 patients (2 %) à cause d’une élévation asymptomatique des taux sériques de lipase et d’amylase (voir la section Surveillance et examens de laboratoire).
En cas d’élévation des taux sériques de lipase ou d’amylase accompagnée de symptômes abdominaux, il convient de suspendre temporairement le traitement et de procéder aux analyses diagnostiques permettant d’écarter la présence d’une pancréatite (voir la section 4 Posologie et administration).
Selon la gravité de l’élévation des taux sériques de lipase et d’amylase, il convient de réduire la dose de SCEMBLIX, de suspendre temporairement le traitement ou de l’arrêter définitivement conformément aux indications figurant au Tableau 2 (voir la section 4 Posologie et administration).
Système immunitaire
Réactivation de l’hépatite B
Des cas de réactivation du virus de l’hépatite B (VHB) ont été constatés chez des porteurs chroniques de ce virus à la suite de l’administration d’autres inhibiteurs de la tyrosine kinase agissant sur la protéine BCR-ABL1. Il convient d’effectuer un dépistage de l’hépatite B avant l’instauration d’un traitement par SCEMBLIX (voir la section Surveillance et examens de laboratoire).
Hypersensibilité
Des cas d’hypersensibilité ont été observés chez 169 (30 %) des 556 patients recevant SCEMBLIX, des événements de grade 3 ou plus ayant été rapportés chez 8 patients (1 %) (voir la section Surveillance et examens de laboratoire).
Surveillance et examens de laboratoire
Il est recommandé d’effectuer une électrocardiographie avant l’instauration du traitement par SCEMBLIX, puis une surveillance en fonction du tableau clinique pendant le traitement. L’hypokaliémie et l’hypomagnésémie doivent être corrigées avant l’administration de SCEMBLIX et faire l’objet d’une surveillance en fonction du tableau clinique pendant le traitement.
L’hypertension doit être surveillée et prise en charge par des traitements antihypertenseurs classiques en fonction du tableau clinique pendant le traitement par SCEMBLIX.
Il convient de vérifier que les femmes aptes à procréer ne sont pas enceintes avant de commencer un traitement par SCEMBLIX.
Une formule sanguine complète doit être effectuée toutes les 2 semaines pendant les 3 premiers mois de traitement, puis une fois par mois ou en fonction du tableau clinique par la suite. Il convient de surveiller l’apparition de signes et de symptômes de myélosuppression.
Les taux sériques de lipase et d’amylase doivent être mesurés mensuellement ou en fonction du tableau clinique pendant le traitement par SCEMBLIX. Il convient de surveiller l’apparition de signes et de symptômes de toxicité pancréatique, une surveillance plus régulière devant être effectuée chez les patients ayant des antécédents de pancréatite. Il convient de surveiller l’apparition de signes et de symptômes d’une infection active par le VHB chez les porteurs de ce virus qui nécessitent un traitement par SCEMBLIX, et ce, tout au long du traitement et pendant plusieurs mois après l’arrêt de ce dernier. Il convient de surveiller l’apparition de signes et de symptômes d’hypersensibilité et d’instaurer les traitements adéquats en fonction du tableau clinique.
Santé reproductive
Fertilité
D’après des observations faites chez l’animal, SCEMBLIX pourrait nuire à la fertilité. Il n’existe aucune donnée sur l’effet de SCEMBLIX sur la fertilité humaine (voir la section 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Selon les données obtenues chez l’animal, SCEMBLIX pourrait être nocif pour le fœtus quand il est administré à une femme enceinte. Aucune étude comparative bien conçue visant à évaluer le risque potentiel lié au produit n’a été menée chez des femmes enceintes. Des cas d’avortement spontané et d’anomalies chez les nourrissons nés de mère ayant pris de l’asciminib durant la grossesse ont été signalés. Le lien de causalité avec l’asciminib n’a pas été établi à ce jour. Selon les études sur la reproduction animale menées chez le rat et le lapin, l’administration orale d’asciminib pendant l’organogenèse a entraîné des effets toxiques et tératogènes sur l’embryon et le fœtus.
Il convient d’informer les femmes enceintes ou aptes à procréer du risque potentiel pour le fœtus si SCEMBLIX est utilisé pendant la grossesse ou qu’une patiente tombe enceinte pendant un traitement par SCEMBLIX (voir les sections Santé reproductive et 16 Toxicologie non clinique).
Il convient de vérifier que les femmes aptes à procréer ne sont pas enceintes avant de commencer un traitement par SCEMBLIX.
Les femmes et les hommes aptes à procréer doivent utiliser une méthode de contraception efficace (en plus d’une méthode barrière) au cours du traitement par SCEMBLIX et pendant au moins 7 jours après la fin de celui-ci (voir les sections Grossesse et Surveillance et examens de laboratoire).
7.1.2 Allaitement
On ignore si SCEMBLIX est excrété dans le lait maternel humain. Étant donné la survenue possible d’effets indésirables graves chez l’enfant allaité, l’allaitement n’est pas recommandé pendant un traitement par SCEMBLIX et pendant au moins 7 jours après la fin de celui-ci.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation de SCEMBLIX dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans)
Parmi les 556 patients qui ont reçu SCEMBLIX au cours des études ASC4FIRST, ASCEMBL et X2101, 130 (23 %) étaient âgés de 65 ans ou plus et 31 (6 %) étaient âgés de 75 ans ou plus.
Aucune différence globale n’a été observée quant à l’innocuité ou à l’efficacité de SCEMBLIX entre les patients de 65 ans ou plus et les patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le profil d’innocuité global de SCEMBLIX a été évalué chez 556 patients atteints de leucémie myéloïde chronique (LMC) et porteurs du chromosome Philadelphie (Ph+), en phase chronique (PC) et en phase accélérée (PA) de la maladie, recevant SCEMBLIX en monothérapie. Il se fonde sur la population d’évaluation de l’innocuité de l’étude pivot de phase III J12301 (ASC4FIRST) (patients Ph+ atteints de LMC-PC nouvellement diagnostiquée : N = 200), de l’étude pivot de phase III A2301 (ASCEMBL) (patients Ph+ atteints de LMC-PC préalablement traitée par au moins 2 inhibiteurs de la tyrosine kinase : N = 156) et de l’étude de phase I X2101 menée chez des patients :
- LMC-PC Ph+ (N = 115),
- LMC-PC Ph+ porteurs de la mutation T315I (N = 70),
- LMC-PA Ph+ (N = 15).
Le groupe d’analyse de l’innocuité (N = 556) comprenait des patients recevant SCEMBLIX à des doses allant de 10 à 200 mg deux fois par jour et de 80 à 200 mg une fois par jour. Dans les données groupées, la durée médiane d’exposition à SCEMBLIX était de 83 semaines (entre 0,1 et 439 semaines), 79 % des patients y ayant été exposés pendant au moins 48 semaines et 42 %, pendant au moins 96 semaines.
Les effets indésirables de tout grade les plus courants (fréquence ≥ 20 %) chez les patients recevant SCEMBLIX ont été les suivants : douleurs musculosquelettiques (33 %), thrombocytopénie (28 %), fatigue (25 %), infections des voies respiratoires supérieures (24 %), céphalées (22 %), neutropénie (22 %) et diarrhée (20 %). Les effets indésirables de grade 3 ou plus les plus courants (fréquence ≥ 5 %) chez les patients recevant SCEMBLIX ont été les suivants : thrombocytopénie (17 %), neutropénie (14 %), élévation des taux d’enzymes pancréatiques (9 %) et hypertension (9 %).
Les effets indésirables d’importance clinique survenus à une fréquence < 20 % chez les patients recevant SCEMBLIX incluaient l’hypersensibilité (0,2 %).
Des effets indésirables graves ont été observés chez 10 % des patients recevant SCEMBLIX. Les effets indésirables graves les plus courants (fréquence ≥ 1 %) ont été les suivants : épanchement pleural (2 %), infections des voies respiratoires inférieures (1 %), thrombocytopénie (1 %), pancréatite (1 %) et pyrexie (1 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Effets indésirables signalés chez les patients Ph+ atteints de LMC-PC nouvellement diagnostiquée
Au cours de l’essai clinique ASC4FIRST, 405 patients Ph+ atteints de LMC-PC nouvellement diagnostiquée ont été affectés de façon aléatoire à SCEMBLIX à 80 mg une fois par jour ou à un inhibiteur de la tyrosine kinase (ITK) choisi par le chercheur (CC). Les ITK-CC administrés étaient l’imatinib (400 mg une fois par jour), le nilotinib (300 mg deux fois par jour), le dasatinib (100 mg une fois par jour) ou le bosutinib (400 mg une fois par jour) (voir 14 Études cliniques). La population de l’analyse de l’innocuité comptait 200 patients Ph+ atteints de LMC-PC nouvellement diagnostiquée ayant reçu au moins 1 dose de SCEMBLIX. Dans le groupe traité par SCEMBLIX, 90 % des patients ont été exposés au médicament pendant 48 semaines ou plus.
L’effet indésirable le plus courant (fréquence ≥ 20 %) chez les patients recevant SCEMBLIX a été une douleur musculosquelettique.
Des événements indésirables graves sont survenus chez 11 % des patients traités par SCEMBLIX. Les effets indésirables graves signalés chez ≥ 1 % des patients comprenaient des cas de pancréatite (1 %).
Un effet indésirable a motivé un abandon définitif du traitement chez 3 % des patients recevant SCEMBLIX. Les effets indésirables ayant mené à l’abandon définitif du traitement par SCEMBLIX chez > 1 % des patients comprenaient une hausse des taux d’enzymes pancréatiques (2 %) et une thrombocytopénie (1 %).
Le traitement par SCEMBLIX a été interrompu à cause d’un effet indésirable chez 26 % des patients. Les effets indésirables ayant nécessité son interruption chez > 5 % des patients comprenaient une thrombocytopénie (13 %) et une neutropénie (10 %).
Un effet indésirable a entraîné une réduction de la dose de SCEMBLIX chez 6 % des patients. Les effets indésirables ayant nécessité une réduction de la dose chez > 1 % des patients comprenaient une thrombocytopénie (3 %) et une neutropénie (2 %).
Tableau 4 Résumé des effets indésirables (≥ 10%) observés avec SCEMBLIX au cours de l’étude
ASC4FIRST
Classification par système et organe / Effet indésirable | SCEMBLIX à 80 mg 1 f.p.j. N = 200 | ITK-CC1 à une dose de 100 à 400 mg 1 f.p.j. ou 2 f.p.j. N = 201 | ||
Tous grades % | Grade 3 ou 4 % | Tous grades % | Grade 3 ou 4 % | |
| Troubles gastro-intestinaux | ||||
Douleurs abdominales2 | 13 | 0,5 | 9 | 0 |
| Diarrhée | 16 | 0 | 26 | 0,5 |
| Constipation | 10 | 0 | 9 | 0,5 |
| Troubles généraux | ||||
| Fatigue3 | 18 | 1 | 20 | 0,5 |
| Infections et infestations | ||||
Infection des voies respiratoires supérieures4 | 14 | 0 | 14 | 0,5 |
| Troubles du métabolisme et de la nutrition | ||||
| Dyslipidémie5 | 14 | 1 | 9 | 0,5 |
| Troubles musculosquelettiques et anomalies du tissu conjonctif | ||||
| Arthralgie | 10 | 0 | 8 | 0,5 |
| Douleurs musculo-squelettiques6 | 24 | 1 | 30 | 0,5 |
| Troubles du système nerveux | ||||
| Céphalées | 14 | 0,5 | 15 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Éruption cutanée7 | 15 | 0 | 18 | 2 |
1 Les ITK choisis par le chercheur (ITK-CC) comprennent l’imatinib (400 mg 1 fois par jour) ou des ITK de deuxième génération (2G), c.-à-d. le nilotinib (300 mg 2 fois par jour), le dasatinib (100 mg 1 fois par jour) ou le bosutinib (400 mg 1 fois par jour). Durée médiane d’exposition aux ITK-CC : 64 semaines (entre 1 et 103 semaines). Durée médiane d’exposition aux ITK 2G : 71 semaines (entre 1 et 103 semaines). Durée médiane d’exposition à l’imatinib : 56 semaines (entre 3 et 99 semaines). 2 Les douleurs abdominales comprennent : douleur abdominale et douleur abdominale haute. 3 La fatigue comprend : fatigue et asthénie. 4 Les infections des voies respiratoires supérieures comprennent : infection des voies respiratoires supérieures, rhinopharyngite, pharyngite et rhinite. 5 La dyslipidémie comprend : hypertriglycéridémie, hausse du taux de cholestérol, hypercholestérolémie, hausse de la triglycéridémie, hyperlipidémie et dyslipidémie. 6 Les douleurs musculosquelettiques comprennent : douleurs aux extrémités, dorsalgie, myalgie, douleur thoracique non cardiaque, ostéalgie, douleurs musculosquelettiques, cervicalgie, douleur musculosquelettique à la poitrine et gêne musculosquelettique. 7 Les éruptions cutanées comprennent : éruption cutanée, éruption cutanée maculopapulaire et éruption cutanée prurigineuse. | ||||
Effets indésirables signalés chez les patients Ph+ atteints de LMC-PC, préalablement traités par 2 ITK ou plus
Lors de l’étude ASCEMBL à répartition aléatoire, la population de l’analyse de l’innocuité (patients ayant reçu au moins 1 dose de SCEMBLIX) comptait 156 patients Ph+ atteints de LMC-PC ayant précédemment été traités par deux inhibiteurs de la tyrosine kinase ou plus et ayant reçu 40 mg de SCEMBLIX 2 fois par jour ou 500 mg de bosutinib 1 fois par jour (voir la section 14 Études cliniques). Dans le groupe asciminib, 83 % des patients ont été exposés au médicament pendant au moins 24 semaines, et 67 %, pendant au moins 48 semaines.
Chez les patients ayant reçu SCEMBLIX, les effets indésirables les plus fréquents (≥ 20 %) ont été les infections des voies respiratoires supérieures (27 %), la fatigue (21 %), et les douleurs musculosquelettiques (22 %).
Des événements indésirables graves ont été signalés chez 22 % des patients ayant reçu SCEMBLIX. Les événements indésirables graves survenus chez ≥ 1 % des patients ont été l’infection des voies urinaires (2 %), la pyrexie (1 %), l’insuffisance cardiaque (2 %) et la thrombocytopénie (1 %).
Durant la période de traitement, 5 patients (3 %) ayant reçu l’asciminib sont morts des causes suivantes, à raison de 1 patient chacune : trouble cardiaque, insuffisance cardiaque, embolie artérielle, accident ischémique et cause inconnue.
Le taux d’abandon définitif du traitement par SCEMBLIX motivé par un effet indésirable s’est établi à 8 % chez les patients qui ont reçu ce médicament. Les effets indésirables ayant entraîné l’arrêt définitif du traitement chez ≥ 2 % des patients traités par SCEMBLIX comprenaient la thrombocytopénie (3 %) et la neutropénie (3 %).
Le traitement par SCEMBLIX a dû être interrompu chez 35 % des patients à cause d’un effet indésirable. Les effets indésirables ayant nécessité une interruption du traitement chez ≥ 5 % des patients comprenaient la thrombocytopénie (19 %) et la neutropénie (18 %).
Le taux de réduction de la dose de SCEMBLIX motivé par un effet indésirable s’est établi à 5 % chez les patients qui ont reçu ce médicament. Les effets indésirables ayant nécessité une réduction de la dose chez ≥ 1 % des patients comprenaient la thrombocytopénie (5 %) et la neutropénie (1 %).
Les effets indésirables observés lors de l’étude clinique de phase III A2301 (ASCEMBL) (Tableau 5) sont indiqués par appareil, système ou organe selon le système de classification MedDRA, puis classés par fréquence dans chaque catégorie.
Tableau 5 Résumé des effets indésirables (≥ 10 %) observés dans l’étude ASCEMBL lors de l’utilisation de SCEMBLIX
Classification par système et organe / Effet indésirable | SCEMBLIX à 40 mg 2 f.p.j.1 N = 156 % | Bosutinib à 500 mg 1 f.p.j.2 N = 76 % | ||
| Tous grades | Grade 3 ou 4 | Tous grades | Grade 3 ou 4 | |
| Troubles gastro-intestinaux | ||||
| Diarrhée | 13 | 0 | 72 | 11 |
| Nausées | 12 | 0,6 | 46 | 0 |
| Douleurs abdominales3 | 13 | 0,6 | 22 | 3 |
| Troubles généraux et anomalies au point d’administration | ||||
| Fatigue4 | 21 | 2 | 12 | 1 |
| Infections et infestations | ||||
Infection des voies respiratoires supérieures5 | 27 | 0,6 | 9 | 0 |
| Troubles musculosquelettiques et anomalies du tissu conjonctif | ||||
Douleurs musculosquelettiques6 | 22 | 3 | 18 | 1 |
| Arthralgie | 15 | 0,6 | 3 | 0 |
| Troubles du système nerveux | ||||
Classification par système et organe / Effet indésirable | SCEMBLIX à 40 mg 2 f.p.j.1 N = 156 % | Bosutinib à 500 mg 1 f.p.j.2 N = 76 % | ||
| Tous grades | Grade 3 ou 4 | Tous grades | Grade 3 ou 4 | |
| Céphalées | 19 | 2 | 16 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Éruption cutanée7 | 15 | 0 | 25 | 5 |
| Troubles vasculaires | ||||
| Hypertension8 | 15 | 8 | 5 | 4 |
1 Durée médiane d’exposition à SCEMBLIX : 156 semaines (entre 0,1 et 256 semaines). 2 Durée médiane d’exposition au bosutinib : 31 semaines (entre 1 et 239 semaines). 3 Les douleurs abdominales comprennent : douleur abdominale et douleur abdominale haute. 4 La fatigue comprend : fatigue et asthénie. 5 Les infections des voies respiratoires supérieures comprennent : infection des voies respiratoires supérieures, rhinopharyngite, pharyngite et rhinite. 6 Les douleurs musculosquelettiques comprennent : douleurs aux extrémités, dorsalgie, myalgie, douleur thoracique non cardiaque, ostéalgie, douleurs musculosquelettiques, cervicalgie, douleur musculosquelettique à la poitrine, gêne musculosquelettique. 7 Les éruptions cutanées comprennent : éruption cutanée, éruption cutanée maculopapulaire et éruption cutanée prurigineuse. 8 L’hypertension comprend : hypertension et élévation de la tension artérielle. | ||||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Voici les autres effets indésirables (de tous grades) cliniquement significatifs rapportés chez moins de 10 % des patients ayant reçu SCEMBLIX :
Effets indésirables signalés chez les patients Ph+ atteints de LMC-PC nouvellement diagnostiquée
Troubles des systèmes sanguin et lymphatique : neutropénie fébrile (0,5 %) Troubles cardiaques : palpitations (0,5 %)
Troubles endocriniens : hypothyroïdie (3 %)
Troubles oculaires : sécheresse oculaire (6 %) et vision trouble (1 %)
Troubles gastro-intestinaux : nausées (9 %), vomissements (6 %) et pancréatite (1 %) Troubles généraux et anomalies au point d’administration : pyrexie (6 %) et œdème (3 %) Infections et infestations : infection des voies respiratoires inférieures (4 %) et grippe (2 %) Résultats d’analyse : hausse du taux de gammaglutamyl transférase (2 %) et allongement de l’intervalle QT confirmé par électrocardiographie (0,5 %)
Troubles du métabolisme et de la nutrition : baisse de l’appétit (3 %)
Troubles du système nerveux : étourdissements (4 %)
Troubles respiratoires, thoraciques et médiastinaux : toux (6 %) et dyspnée (0,5 %) Troubles de la peau et des tissus sous-cutanés : prurit (7 %) et urticaire (3 %) Troubles vasculaires : hypertension (7 %)
Effets indésirables signalés chez les patients Ph+ atteints de LMC-PC, préalablement traités par au moins 2 inhibiteurs de la tyrosine kinase
Troubles des systèmes sanguin et lymphatique : neutropénie fébrile (0,6 %)
Troubles cardiaques : palpitations (3 %)
Troubles endocriniens : hypothyroïdie (1 %)
Troubles oculaires : vision trouble (3 %), sécheresse oculaire (2 %)
Troubles gastro-intestinaux : vomissements (8 %), constipation (5 %)
Troubles généraux et anomalies au point d’administration : œdème (8 %), pyrexie (4 %)
Troubles du système immunitaire : hypersensibilité (0,3 %)
Infections et infestations : infection des voies respiratoires inférieures (4 %), grippe (3 %)
Résultats d’analyse : allongement de l’intervalle QT confirmé par électrocardiographie (1 %)
Troubles du métabolisme et de la nutrition : dyslipidémie (6 %), baisse de l’appétit (5 %)
Troubles du système nerveux : étourdissements (9 %)
Troubles respiratoires, thoraciques et médiastinaux : toux (9 %), dyspnée (5 %), épanchement pleural (1 %)
Troubles de la peau et des tissus sous-cutanés : prurit (5 %), urticaire (1 %)
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
| Tableau 6 Anomalies des résultats de laboratoire pertinentes sur le plan clinique ou d’une | ||
| fréquence ≥ 10 % étant apparues ou s’étant aggravées pendant l’étude ASC4FIRST chez | ||
| les patients adultes Ph+ atteints de LMC-PC nouvellement diagnostiquée | ||
| Anomalie des résultats de laboratoire | SCEMBLIX1 | ITK-CC1 | ||
Tous grades % | Grade 3 ou 4 % | Tous grades % | Grade 3 ou 4 % | |
| Paramètres hématologiques | ||||
| Diminution du nombre de lymphocytes | 71 | 3 | 82 | 11 |
| Diminution du nombre de leucocytes | 54 | 5 | 66 | 13 |
| Diminution du nombre de plaquettes | 48 | 12 | 55 | 11 |
| Diminution du nombre de neutrophiles | 46 | 12 | 62 | 20 |
| Diminution du taux d’hémoglobine | 24 | 3 | 49 | 5 |
| Paramètres biochimiques | ||||
| Hausse du taux d’acide urique2 | 46 | - | 27 | - |
| Diminution du taux de calcium corrigé | 42 | 0,5 | 71 | 2 |
| Hausse du taux de créatine kinase | 38 | 16 | 40 | 35 |
| Hausse du taux de lipase | 37 | 10 | 45 | 10 |
| Hausse du taux de cholestérol | 34 | 0 | 30 | 0 |
| Hausse du taux de créatinine | 34 | 0 | 30 | 0 |
Hausse du taux d’alanine aminotransférase (ALT) | 27 | 2 | 40 | 6 |
| Hausse du taux de phosphatases alcalines (ALP) | 25 | 0,5 | 36 | 0 |
| Hausse du taux de triglycérides | 20 | 1 | 15 | 2 |
| Hausse du taux d’amylase | 18 | 0,5 | 24 | 4 |
Hausse du taux d’aspartate aminotransférase (AST) | 16 | 1 | 28 | 2 |
| Hausse du taux de bilirubine | 16 | 0 | 18 | 0,5 |
| Diminution du taux de phosphate2 | 13 | - | 38 | - |
1 Le dénominateur utilisé pour calculer le taux de chaque paramètre pour les strates SCEMBLIX, ITK-CC, imatinib et ITK 2G variait de 198 à 200, à 201, à 99 et à 102, respectivement, en fonction du nombre de patients pour lesquels on disposait d’une valeur initiale et d’au moins une valeur mesurée après l’administration du traitement.
2 Pires anomalies des résultats de laboratoire après le début de l’étude, d’après les plages normales. Version 5.0 des CTCAE
| Tableau 7 Anomalies des résultats de laboratoire pertinentes sur le plan clinique ou d’une | ||
| fréquence ≥ 10 % étant apparues ou s’étant aggravées pendant l’étude ASCEMBL chez | ||
| les patients adultes Ph+ atteints de LMC-PC ayant préalablement suivi au moins deux | ||
| traitements par des inhibiteurs de la tyrosine kinase | ||
SCEMBLIX1 40 mg 2 f.p.j. N = 156 | Bosutinib1 500 mg 1 f.p.j. N = 76 | |||
| Anomalie des résultats de laboratoire | Tous grades % | Grade 3 ou 4 % | Tous grades % | Grade 3 ou 4 % |
| Paramètres hématologiques | ||||
| Diminution du nombre de plaquettes | 46 | 24 | 36 | 12 |
| Diminution du nombre de neutrophiles | 43 | 22 | 33 | 15 |
| Diminution du taux d’hémoglobine | 37 | 2 | 54 | 5 |
| Diminution du nombre de lymphocytes | 21 | 3 | 36 | 3 |
| Paramètres biochimiques | ||||
| Hausse du taux de triglycérides | 45 | 5 | 32 | 3 |
| Hausse du taux de créatine kinase | 33 | 3 | 25 | 5 |
Hausse du taux d’alanine aminotransférase (ALT) | 30 | 1 | 50 | 16 |
Hausse du taux d’aspartate aminotransférase (AST) | 23 | 3 | 46 | 7 |
| Hausse du taux d’acide urique | 21 | 6 | 18 | 3 |
Diminution du taux de phosphate | 18 | 7 | 20 | 7 |
| Hausse du taux de lipase | 17 | 5 | 20 | 7 |
| Diminution du taux de calcium corrigé | 18 | 1 | 22 | 0 |
| Hausse du taux de créatinine | 17 | 0 | 26 | 0 |
| Hausse du taux d’amylase | 13 | 1 | 13 | 0 |
| Hausse du taux de phosphatases alcalines (ALP) | 13 | 0 | 12 | 0 |
| Hausse du taux de bilirubine | 12 | 0 | 4 | 0 |
| Hausse du taux de cholestérol | 16 | 0 | 8 | 0 |
Diminution du taux de potassium | 12 | 0 | 9 | 0 |
1 Le dénominateur utilisé pour calculer le taux de chaque paramètre pour SCEMBLIX et le bosutinib variait de 152 à 156 et de 75 à 76, respectivement, en fonction du nombre de patients pour lesquels on disposait d’une valeur initiale et d’au moins une valeur mesurée après l’administration du traitement.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Médicaments qui peuvent altérer les concentrations plasmatiques d’asciminib
Inducteurs du CYP3A4 : L’administration concomitante de SCEMBLIX et d’inducteurs puissants du CYP3A4 abaisse la concentration plasmatique d’asciminib, ce qui pourrait réduire l’efficacité de SCEMBLIX.
Solution orale d’itraconazole contenant de l’hydroxypropyl-β-cyclodextrine : L’administration concomitante de SCEMBLIX et d’une solution orale d’itraconazole contenant de l’hydroxypropyl-β-cyclodextrine diminue la concentration plasmatique d’asciminib, ce qui pourrait réduire l’efficacité de SCEMBLIX. Il faut par conséquent éviter l’utilisation d’une solution orale d’itraconazole contenant de l’hydroxypropyl-β-cyclodextrine pendant le traitement par SCEMBLIX.
Médicaments dont les concentrations plasmatiques peuvent être altérées par l’asciminib
Substrats du CYP3A4 : L’administration concomitante de SCEMBLIX et de substrats du CYP3A4 augmente la concentration plasmatique de ces substrats et pourrait entraîner une augmentation du risque d’effets indésirables de ces agents.
Substrats du CYP2C9 : L’administration concomitante de SCEMBLIX et de substrats du CYP2C9 augmente la concentration plasmatique de ces substrats et pourrait entraîner une augmentation du risque d’effets indésirables de ces agents.
Substrats de la P-gp : L’administration concomitante de SCEMBLIX et de substrats de la glycoprotéine-P (P-gp) pourrait augmenter la concentration plasmatique de ces substrats et ainsi entraîner une augmentation du risque d’effets indésirables lié à ces agents.
Substrats de la BCRP : L’administration concomitante de SCEMBLIX et de substrats de la protéine de résistance du cancer du sein (BCRP) pourrait augmenter la concentration plasmatique de ces substrats et ainsi entraîner une augmentation du risque d’effets indésirables lié à ces substrats. Médicaments qui pourraient interagir sur le plan pharmacodynamique avec l’asciminib
Médicaments connus pour entraîner un risque de torsades de pointes : Les produits médicinaux connus pour entraîner un risque de torsades de pointes pourraient interagir avec l’asciminib.
9.4 Interactions médicament-médicament
La liste des médicaments figurant dans le tableau ci-dessous provient soit de cas d’interactions médicamenteuses signalés ou d’études sur les interactions médicamenteuses, soit d’interactions potentielles en raison de l’amplitude prévisible et de la gravité de l’interaction (il s’agit donc des médicaments dont l’utilisation concomitante avec l’asciminib est contre-indiquée).
Tableau 8 Interactions médicament-médicament établies ou potentielles
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
Inducteurs puissants du CYP3A4 (p. ex. la rifampicine, la carbamazépine, le phénobarbital, la phénytoïne ou le millepertuis) | EC | L’administration concomitante d’un inducteur puissant du CYP3A4 (rifampicine) a entraîné une diminution de 14,9 % de l’ASCinf de l’asciminib et une augmentation de 9 % de la Cmax de l’asciminib chez des sujets en bonne santé ayant reçu une dose unique de 40 mg de SCEMBLIX. L’administration concomitante d’un inducteur puissant du CYP3A4 (phénytoïne) a entraîné une diminution de 34 % de l’ASCinf et de 22 % de la Cmax de l’asciminib chez des sujets en bonne santé ayant reçu une dose unique de 200 mg de SCEMBLIX. | La prudence est de mise lors de l’administration concomitante de SCEMBLIX avec des inducteurs puissants du CYP3A4. | ||
| Solution orale d’itraconazole contenant de l’hydroxypropyl-β-cyclodextrine | EC | L’administration concomitante de l’itraconazole, un inhibiteur puissant du CYP3A4, sous forme de solution orale contenant de l’hydroxypropyl-β-cyclodextrine a entraîné une diminution de 40 % de l’ASCinf et de 50 % de la Cmax de l’asciminib chez des sujets en bonne santé ayant reçu une dose unique de 40 mg de SCEMBLIX. | Il faut par conséquent éviter l’administration concomitante d’une solution orale d’itraconazole contenant de l’hydroxypropyl-β-cyclodextrine et de SCEMBLIX. | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
Substrats du CYP3A4 (p. ex. le fentanyl, l’alfentanil, la dihydroergotamine ou l’ergotamine) | EC, T | L’administration concomitante d’asciminib avec un substrat du CYP3A4 (midazolam) a entraîné une augmentation de l’ASCinf et de la Cmax du midazolam de 28 % et de 11 %, respectivement, chez des sujets en bonne santé ayant reçu SCEMBLIX à 40 mg deux fois par jour. Selon une modélisation pharmacocinétique fondée sur la physiologie, l’administration concomitante d’asciminib à 80 mg une fois par jour devrait entraîner une augmentation de l’ASCinf et de la Cmax du midazolam de 24 % et de 17 %, respectivement. | La prudence est de mise lors de l’administration concomitante de SCEMBLIX avec des substrats du CYP3A4 connus pour avoir un index thérapeutique étroit. | ||
| Substrats du CYP2C9 (p. ex. la phénytoïne ou la warfarine) | EC, T | L’administration concomitante d’asciminib avec un substrat du CYP2C9 (warfarine) a entraîné une augmentation de l’ASCinf et de la Cmax de la S-warfarine de 41 % et de 8 %, respectivement, chez des sujets en bonne santé ayant reçu SCEMBLIX à 40 mg deux fois par jour. Selon une modélisation pharmacocinétique fondée sur la physiologie, l’administration concomitante d’asciminib à 80 mg une fois par jour devrait entraîner une augmentation de l’ASCinf et de la Cmax de la S-warfarine de 52 % et de 4 %, respectivement. | La prudence est de mise lors de l’administration concomitante de SCEMBLIX avec des substrats du CYP2C9 connus pour avoir un index thérapeutique étroit. Envisager une adaptation de la dose du substrat du CYP2C9 conformément à la monographie du produit. | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
Agents/produits médicinaux connus pour entraîner une augmentation du risque de torsades de pointes (p. ex. le bépridil, la chloroquine, la clarithromycine, l’halofantrine, l’halopéridol, la méthadone, la moxifloxacine ou le pimozide) | EC | Des cas d’arythmie, y compris un allongement de l’intervalle QTc, ont été observés chez les patients qui ont reçu SCEMBLIX dans le cadre des études cliniques (voir les sections 7 Mises en garde et précautions et 10 Pharmacologie clinique). | La prudence est de mise lors de l’administration concomitante de SCEMBLIX avec des produits médicinaux connus pour causer des torsades de pointes. | ||
| Substrats de la P-gp (p. ex. la digoxine, le dabigatran et la colchicine) | T | Selon une modélisation pharmacocinétique fondée sur la physiologie, l’administration concomitante d’asciminib à une dose quotidienne totale de 80 mg et d’un substrat de la P-gp (digoxine) devrait entraîner une augmentation de l’ASCinf de la digoxine de 4 % à 34 % et de la Cmax de la digoxine de 6 % à 38 %. | La prudence est de mise lors de l’administration concomitante de SCEMBLIX avec des substrats de la P-gp connus pour avoir un index thérapeutique étroit. | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux | |||||
| Substrats de la BCRP (p. ex. la sulfasalazine, le méthotrexate, la rosuvastatine) | T | Selon une compréhension mécanistique de l’élimination de l’asciminib et de son potentiel inhibiteur in vitro, l’administration concomitante de SCEMBLIX et de substrats de la BCRP pourrait entraîner une augmentation de la Cmax et de l’ASC des substrats, et donc une augmentation du risque d’effets indésirables. | La prudence est de mise lors de l’administration concomitante de SCEMBLIX avec des substrats de la BCRP, et la dose des substrats doit être réduite conformément aux recommandations énoncées dans la monographie de produit. Il faut éviter d’administrer SCEMBLIX en concomitance avec la rosuvastatine. | ||
Légende : É = étude de cas; EC = essai clinique; T = théorique
Études cliniques
Effets des inhibiteurs du CYP3A4 sur l’asciminib : L’administration concomitante de la clarithromycine, un inhibiteur puissant du CYP3A4, et d’une dose unique de 40 mg de SCEMBLIX a entraîné une augmentation de 36 % de l’ASC et de 20 % de la Cmax de l’asciminib. Ces changements d’exposition n’ont pas été jugés comme étant d’importance clinique.
Effets de réducteurs d’acide sur l’asciminib : L’administration concomitante du rabéprazole, un inhibiteur de la pompe à protons, n’a pas eu d’effet sur l’ASC et la Cmax de l’asciminib.
Effets des inhibiteurs de la P-gp sur l’asciminib : L’administration concomitante de la quinidine, un inhibiteur de la P-gp, n’a pas eu d’effet sur l’ASC et la Cmax de l’asciminib.
Effets d’inhibiteurs de la BCRP, du CYP3A4 et de l’UGT2B17 combinés sur l’asciminib : L’administration concomitante d’imatinib, un inhibiteur de la protéine de résistance du cancer du sein (BCRP), du CYP3A4 et de l’UGT2B17, a entraîné une augmentation de 108 % de l’ASC et de 59 % de la Cmax de l’asciminib. Ces changements d’exposition n’ont pas été jugés comme étant d’importance clinique.
Effets de l’asciminib sur les substrats du CYP2C8 : L’administration concomitante d’asciminib et du répaglinide, un substrat du CYP2C8, n’a pas eu d’effet sur l’ASC et la Cmax du répaglinide.
Effets de l’asciminib sur les substrats de l’OATP1B (p. ex. l’atorvastatine) : L’administration concomitante d’asciminib à 80 mg une fois par jour et de l’atorvastatine, un substrat de l’OATP1B, du CYP3A4 et de la P-gp, a entraîné une augmentation de 14 % de l’ASCinf et de 24 % de la Cmax de l’atorvastatine chez des sujets en bonne santé. Des interactions cliniquement pertinentes entre SCEMBLIX et les substrats de l’OATP1B sont peu susceptibles de survenir.
Études in vitro
Asciminib et enzymes CYP et UGT : Une fois la concentration plasmatique de la dose totale quotidienne de 80 mg atteinte, l’asciminib est un inhibiteur réversible du CYP3A4, du CYP2C9 et de l’UGT1A1 et un faible inducteur du CYP1A2.
L’asciminib n’inhibe pas les enzymes CYP1A2, CYP2A6, CYP2B6, CYP2C19, CYP2D6, CYP2E1, ni UGT2B7 aux concentrations plasmatiques pertinentes sur le plan clinique.
Asciminib et transporteurs : L’asciminib est un substrat de la BCRP et de la P-gp. L’asciminib est un inhibiteur de la BCRP, de la P-gp, de l’OATP1B1 et de l’OATP1B3 (voir le Tableau 8).
L’asciminib n’inhibe pas la BSEP, l’OCT1, l’OCT2, l’OAT1, l’OAT3, la MATE1, ni la MATE2-K aux concentrations plasmatiques pertinentes sur le plan clinique.
9.5 Interactions médicament-aliment
La biodisponibilité de l’asciminib diminue lors de la consommation d’aliments (voir les sections 4 Posologie et administration et 10 Pharmacologie clinique).
9.6 Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum) est un inducteur du CYP3A4 qui peut entraîner une accélération du métabolisme de l’asciminib et, par conséquent, une diminution de la concentration d’asciminib dans le sang. La prudence est de mise lors de l’administration concomitante de SCEMBLIX avec des inducteurs puissants du CYP3A4.
10 Pharmacologie clinique
10.1 Mode d’action
L’asciminib est un inhibiteur de l’activité tyrosine-kinase de la protéine ABL/BCR-ABL1 qui s’administre par voie orale. L’asciminib inhibe l’activité kinase ABL1 de la protéine de fusion BCR-ABL1, en ciblant précisément la poche myristoylée d’ABL (STAMP).
10.2 Pharmacodynamie
In vitro, l’asciminib inhibe l’activité tyrosine kinase d’ABL1 à des valeurs de concentration inhibitrice médiane (CI50) moyennes inférieures à 3 nanomolaires. Dans des cellules cancéreuses issues de patients, l’asciminib inhibe spécifiquement la prolifération des cellules contenant la protéine de fusion BCR-ABL1 avec une CI50 comprise entre 1 et 25 nanomolaires. Dans les cellules contenant la forme sauvage de la protéine de fusion BCR-ABL1, l’asciminib inhibe la prolifération des cellules avec une CI50 moyenne de 0,61 ± 0,21 nanomolaire.
Dans les modèles de xénogreffes de LMC chez la souris, l’asciminib a entraîné une inhibition proportionnelle à la dose de la prolifération des cellules tumorales contenant la forme sauvage de la protéine de fusion BCR-ABL1, une régression tumorale ayant été observée à des doses supérieures à 7,5 mg/kg deux fois par jour.
Électrophysiologie cardiaque
Le traitement par SCEMBLIX est associé à un allongement de l’intervalle QT proportionnel à l’exposition. La corrélation entre la concentration d’asciminib et l’estimation de la variation moyenne maximale de l’intervalle QT par rapport au départ selon la correction de Fridericia (ΔQTcF) a été évaluée chez 239 patients atteints de LMC et Ph+ ou de leucémie lymphoblastique aiguë (LLA) et Ph+. On ne s’attend pas que l’asciminib entraîne un allongement moyen important de l’intervalle QTcF (c’est-à-dire > 20 ms) après l’administration d’une dose totale quotidienne de 80 mg.
10.3 Pharmacocinétique
L’asciminib entraîne une augmentation de l’exposition à l’état d’équilibre (ASC et Cmax) légèrement surproportionnelle à la dose pour des doses comprises entre 10 et 200 mg (de 0,25 à 5 fois la dose totale quotidienne recommandée de 80 mg) administrées une ou deux fois par jour. Les conditions d’équilibre sont atteintes en moins de 3 jours. Le Tableau 9 présente un résumé de l’exposition à l’asciminib à l’état d’équilibre et les rapports d’accumulation aux doses recommandées prises à jeun.
Tableau 9 Exposition à l’asciminib à l’état d’équilibre (moyenne géométrique [% du coefficient de variation]) et rapports d’accumulation aux doses recommandées
| Dose d’asciminib | Cmax (ng/mL) | ASCtau (ng*h/mL) | Rapport d’accumulation |
| 80 mg 1 f.p.j. | 1781 (23 %) | 15 112 (28 %) | 1,3 |
| 40 mg 2 f.p.j. | 793 (49 %) | 5262 (48 %) | 1,7 |
Cmax = concentration plasmatique maximale; ASCtau = ASC0-12h pour l’administration biquotidienne et ASC0-24 h pour l’administration uniquotidienne
Absorption
L’asciminib est rapidement absorbé, la concentration plasmatique maximale médiane (Tmax) ayant été atteinte entre 2 et 3 heures après l’administration par voie orale.
Effet de la nourriture
La consommation d’aliments entraîne une diminution de la biodisponibilité de l’asciminib, un repas riche en matières grasses ayant des effets plus importants sur la pharmacocinétique de l’asciminib qu’un repas pauvre en matières grasses. L’ASC de l’asciminib a diminué de 62,3 % avec un repas riche en matières grasses et de 30 % avec un repas pauvre en matières grasses par rapport à la prise à jeun, quelle que soit la dose administrée (voir les sections 4 Posologie et administration et 9 Interactions médicamenteuses).
Distribution
Le volume de distribution apparent de l’asciminib à l’état d’équilibre est de 111 L selon l’analyse pharmacocinétique de population. L’asciminib est le principal composant en circulation dans le plasma (92,7 % de la dose administrée). L’asciminib est principalement distribué dans le plasma, le rapport sang/plasma étant de 0,58. Selon les données obtenues in vitro, l’asciminib se lie à 97,3 % aux protéines plasmatiques humaines.
Métabolisme
L’asciminib est principalement métabolisé par oxydation médiée par le CYP3A4 ou par glycuroconjugaison médiée par l’UGT2B7 et l’UGT2B17.
Élimination
L’asciminib est principalement éliminé par excrétion fécale avec une très légère contribution de la voie rénale. Après l’administration par voie orale d’une unique dose de 80 mg d’asciminib [14C], 80 % (57 % sous forme non métabolisée) et 11 % (2,5 % sous forme non métabolisée) de l’asciminib ont été récupérés dans les fèces et dans l’urine de sujets en bonne santé, respectivement. L’excrétion par voie biliaire d’asciminib est médiée par la BCRP.
D’après une analyse pharmacocinétique de population, la clairance apparente totale (CL/F) d’une dose orale d’asciminib est de 6,31 L/heure. La demi-vie (T1/2) terminale d’élimination de l’asciminib est comprise entre 7 et 15 heures. D’après une analyse pharmacocinétique de population, la demi-vie (T1/2) d’accumulation de l’asciminib est de 5,2 heures à la dose quotidienne totale de 80 mg.
Populations et états pathologiques particuliers
- Enfants et adolescents (< 18 ans) : Aucune étude n’a été menée pour analyser la pharmacocinétique du produit chez les enfants et les adolescents de moins de 18 ans.
Personnes âgées (≥ 65 ans) : D’après des analyses pharmacocinétiques de population, l’âge (de
20 à 88 ans) n’a eu aucun effet d’importance clinique sur les caractéristiques pharmacocinétiques de l’asciminib.
- Sexe / origine ethnique / obésité : D’après des analyses pharmacocinétiques de population, ni le sexe
| , ni la race (Blancs : 71 %, Asiatiques : 20 %, Noirs/Afro-Américains : 4 %), ni le poids | ||
| corporel (de 42 à 184 kg) n’ont eu d’effet d’importance clinique sur les caractéristiques | ||
| pharmacocinétiques de l’asciminib. L’effet de l’obésité défini en fonction de l’indice de masse | ||
| corporelle (IMC) sur les caractéristiques pharmacocinétiques de l’asciminib n’est pas clairement | ||
| établi. | ||
- Insuffisance hépatique : Une étude consacrée à l’insuffisance hépatique a été menée chez des groupes de 8 sujets ayant une fonction hépatique normale, une insuffisance hépatique légère (classe A de Child-Pugh), une insuffisance hépatique modérée (classe B de Child-Pugh B) ou une insuffisance hépatique grave (classe C de Child-Pugh). Après l’administration par voie orale d’une dose unique de 40 mg de SCEMBLIX, l’ASCinf de l’asciminib a augmenté de 22 %, de 3 % et de 66 % chez les sujets atteints d’insuffisance hépatique légère, modérée ou grave, respectivement, par rapport aux sujets dont la fonction hépatique était normale.
Insuffisance rénale : Une étude consacrée à l’insuffisance rénale a été menée chez 6 sujets ayant une fonction rénale normale (DFGa ≥ 90 mL/min) et 8 sujets atteints d’insuffisance rénale grave ne nécessitant pas de dialyse (DFGa compris entre 15 et < 30 mL/min). Après l’administration par voie orale d’une dose unique de 40 mg de SCEMBLIX, l’ASCinf et la Cmax de l’asciminib ont augmenté de 56 % et de 8 %, respectivement, chez les sujets atteints d’insuffisance rénale grave, par rapport aux sujets dont la fonction rénale était normale.
Selon des analyses pharmacocinétiques de population, l’insuffisance rénale légère ou modérée (DFGa de 30 à < 90 mL/min) n’a pas eu d’effet d’importance clinique sur l’exposition générale à l’asciminib.
11 Conservation, stabilité et mise au rebut
Ne pas conserver à plus de 25 °C.
Conserver le produit dans son emballage d’origine afin de le protéger de l’humidité.
SCEMBLIX doit être tenu hors de la portée et de la vue des enfants.
12 Instructions particulières de manipulation du produit
Sans objet
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : chlorhydrate d’asciminib
Nom chimique :
chlorhydrate de N-[4-(Chlorodifluorométhoxy) phényl]-6-[(3R)-3-hydroxypyrrolidin-1-yl]-5-(1H-pyrazol-3-yl) pyridine-3-carboxamide (1/1)
Formule moléculaire :
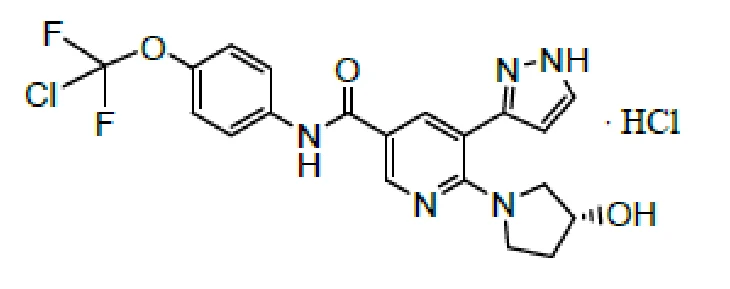
Masse moléculaire :
Base libre : 449,84
Sous forme de sel : 486,30
Formule développée :
Base libre : C20H18CIF2N5O3
Sous forme de sel : C20H18CIF2N5O3.HCl
Propriétés physicochimiques :
Description : Poudre blanche légèrement jaunâtre
Solubilité : La substance pharmaceutique est légèrement soluble dans l’eau, soluble dans le méthanol et pratiquement insoluble dans l’acétone.
| Solvant | Solubilité (g/100 mL) |
| Eau | 0,072 |
| pH de 1,0 (HCl à 0,1 N) | 0,191 |
| pH de 2,0 (HCl à 0,01 N) | ≥ 0,320 |
| pH de 3,0 (tampon citrate) | 0,017 |
| pH de 4,0 (tampon acétate) | 0,009 |
| pH de 5,0 (tampon acétate) | 0,001 |
| pH de 6,8 (tampon phosphate) | < 0,001 |
pH : Le pH d’une solution de chlorhydrate d’asciminib à 1,0 % (m/V)
dans de l’eau/éthanol (50:50) est compris entre 2,37 et 2,47 (à environ 25 °C).
pKa : La valeur de pKa de la base libre de la substance
pharmaceutique est de 3,93 ± 0,02.
Coefficient de partition : Le coefficient de distribution (log D) du chlorhydrate
d’asciminib à 37 °C pour le n-octanol/HCl à 0,1 N est de 1,26.
Point de fusion : On ne connaît pas exactement le point de fusion du
chlorhydrate d’asciminib.
14 Études cliniques
14.1. Études cliniques par indication
Leucémie myéloïde chronique en phase chronique nouvellement diagnostiquée chez des patients porteurs du chromosome Philadelphie (Ph+ LMC PC)
Tableau 10 Résumé des données démographiques des patients dans les études cliniques sur la
Ph+ LMC-PC nouvellement diagnostiquée
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge moyen (tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
Étude CABL001J12301 (ASC4FIRST) | Étude multicentrique de phase III à répartition aléatoire contrôlée par traitement actif et menée en mode ouvert visant à démontrer l’efficacité et l’innocuité de SCEMBLIX pour le traitement des patients Ph+ atteints de LMC-PC nouvellement diagnostiquée | Comprimés, voie orale Soit SCEMBLIX à 80 mg une fois par jour ou un inhibiteur de la tyrosine kinase choisi par le chercheur (ITK-CC) aux doses cliniquement recommandées (les doses sont précisées au Tableau 11). La durée médiane de traitement a été de 70 semaines (entre 0,7 et 108 semaines) chez les patients recevant SCEMBLIX, et de 64 semaines (entre 1 et 103 semaines) chez les patients recevant le ITK-CC. | 405 patients | 51 ans (entre 18 et 86 ans) | 37 % de femmes et 63 % d’hommes | ||||
L’efficacité clinique de SCEMBLIX pour le traitement des patients Ph+ atteints de LMC-PC nouvellement diagnostiquée a été évaluée dans le cadre de l’étude multicentrique de phase III à répartition aléatoire, contrôlée par traitement actif et menée en mode ouvert ASC4FIRST.
Lors de cette étude, 405 patients au total ont été affectés de façon aléatoire, dans un rapport 1:1, à SCEMBLIX ou à un inhibiteur de la tyrosine kinase choisi par le chercheur (ITK-CC). Avant la répartition aléatoire, le chercheur a choisi l’ITK (imatinib, nilotinib, dasatinib ou bosutinib) à utiliser si les patients étaient affectés au groupe de comparaison, d’après leurs caractéristiques et leurs maladies concomitantes. Les patients ont été stratifiés en fonction du groupe de risque (faible, intermédiaire, élevé) selon le score de survie à long terme de l’EUTOS (ELTS, pour EUTOS long-term survival) et l’ITK choisi avant la répartition aléatoire (imatinib ou ITK 2G [nilotinib, dasatinib ou bosutinib]). Les patients ont reçu SCEMBLIX ou l’ITK-CC, et ont continué le traitement jusqu’à l’apparition d’effets toxiques inacceptables ou jusqu’à l’échec thérapeutique.
Parmi les 405 patients, 23,5 % avaient 65 ans ou plus, et 6,2 % avaient 75 ans ou plus. Les patients étaient de race blanche (53,8 %), d’origine asiatique (44,4 %), de race noire (1 %) ou d’origine inconnue (0,7 %). Les caractéristiques démographiques dans les strates imatinib (N = 203) et ITK 2G (N = 202) étaient les suivantes :
- âge médian : 55 ans et 43 ans, respectivement;
- groupe de risque élevé selon le score ELTS : 8,4 % et 13,9 %, respectivement;
groupe de risque élevé de maladie cardiovasculaire selon le score de Framingham : 35,5 % et
17,8 %, respectivement.
Les caractéristiques démographiques étaient équilibrées entre les groupes recevant SCEMBLIX et l’ITK-CC, de même qu’entre les deux groupes dans les strates imatinib et ITK 2G.
Parmi les 405 patients, 200 ont reçu SCEMBLIX, tandis que 201 ont reçu un ITK-CC (imatinib : 99; nilotinib : 49, dasatinib : 42; bosutinib : 11). Quatre patients n’ont reçu aucun traitement.
La durée médiane de traitement a été de 69,8 semaines (entre 0,7 et 107,7 semaines) dans le groupe recevant SCEMBLIX et de 64,3 semaines (entre 1,3 et 103,1 semaines) dans le groupe recevant un ITK-CC. À 48 semaines, 90 % des patients sous SCEMBLIX et 80,6 % des patients sous ITK-CC poursuivaient leur traitement.
L’étude avait deux objectifs principaux, visant tous deux à évaluer le taux de réponse moléculaire majeure (RMM) à 48 semaines. L’un des objectifs principaux était de comparer la RMM chez les patients recevant SCEMBLIX et les patients traités par un ITK-CC. L’autre objectif principal était d’évaluer la RMM dans le sous-groupe de patients de la strate imatinib, comparant SCEMBLIX à l’imatinib.
Les principaux résultats de l’évaluation de l’efficacité obtenus lors de l’étude ASC4FIRST sont résumés au Tableau 11.
Tableau 11 Résultats de l’étude CABL001J12301 (ASC4FIRST) chez les patients Ph+ atteints de
LMC-PC nouvellement diagnostiquée
SCEMBLIX à 80 mg
une fois par jour
| ITK-CC1 aux doses cliniquement recommandées |
Différence (IC
à 95 %)2 Valeur de p
Tous les patients (N = 204) | Strate imatinib (N = 102) |
Taux de RMM, % (IC à 95 %) à 48 semaines
Tous les patients
(N = 201)
68 (61 à 74) | 49 (42 à 56) | 19 (10 à 28) |
< 0,0013
Strate imatinib (N = 101)
69 (59 à 78) | 40 (31 à 50) | 30 (17 à 42) |
< 0,0014
RMM = réponse moléculaire majeure (BCR-ABL1CC ≤ 0,1 %); ITK-CC = inhibiteur de la tyrosine kinase choisi par le chercheur; ITK-ARA = ITK sélectionné avant la répartition aléatoire
1 Les ITK-CC comprennent l’imatinib (400 mg une fois par jour), le nilotinib (300 mg deux fois par jour), le dasatinib (100 mg une fois par jour) ou le bosutinib (400 mg une fois par jour).
2 Estimation à partir d’une différence de risque commune stratifiée par ITK-ARA et par groupe de risque ELTS initial. 3 Valeur de p ajustée au moyen d’un test unilatéral de Cochran-Mantel-Haenszel stratifié par ITK-ARA et par groupe de risque ELTS initial. 4 Valeur de p ajustée au moyen d’un test unilatéral de Cochran-Mantel-Haenszel stratifié par groupe de risque ELTS initial.
Les taux de RMM à 48 semaines chez les patients traités par SCEMBLIX, des ITK-CC et des ITK-CC dans la strate d’ITK 2G ont été de 66 % (IC à 95 % : entre 56 % et 75 %) et de 58 % (IC à 95 % : entre 48 % et 68 %), respectivement. La différence de traitement commune quant au taux de RMM a été de 8,17 % (IC à 95 % : entre −5,14 et 21,47), selon l’estimation par la méthode de Cochran-Mantel-Haenszel après stratification par groupe de risque ELTS initial.
Les délais médians avant l’obtention d’une RMM chez les patients recevant SCEMBLIX, des ITK-CC, des ITK-CC dans la strate imatinib et des ITK-CC dans la strate ITK 2G ont été les suivants : 24 semaines (IC à 95 % : entre 24 et 25 semaines), 36 semaines (IC à 95 % : entre 36 et 49 semaines), 49 semaines (IC à 95 % : entre 36 et 60 semaines) et 36 semaines (IC à 95 % : entre 24 et 48 semaines), respectivement.
Leucémie myéloïde chronique (LMC) en phase chronique (PC) chez les patients porteurs du chromosome Philadelphie (Ph+) précédemment traités par au moins deux inhibiteurs de la tyrosine kinase
Tableau 12 Résumé des données démographiques des patients dans les études cliniques sur la
LCM-PC chez des patients Ph+ préalablement traités par au moins deux inhibiteurs de la tyrosine kinase (ASCEMBL)
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre | Âge moyen (tranche) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
Étude : CABL001A2301 (ASCEMBL) | Étude multicentrique de phase III à répartition aléatoire contrôlée par traitement actif et menée en mode ouvert visant à démontrer l’efficacité et l’innocuité de SCEMBLIX pour le traitement des patients Ph+ atteints de LMC-PC ayant préalablement reçu au moins deux traitements par des inhibiteurs de la tyrosine kinase | Comprimés, voie orale. Soit SCEMBLIX à 40 mg deux fois par jour (N = 157), soit du bosutinib à 500 mg une fois par jour (N = 76). La durée médiane de traitement a été de 156 semaines (entre 0,1 et 256 semaines) chez les patients recevant SCEMBLIX, et de 31 semaines (entre 1 et 239 semaines) chez les patients recevant le bosutinib. | 233 patients | 52 ans (entre 19 et 83 ans) | 52 % de femmes et 49 % d’hommes | ||||
L’efficacité clinique de SCEMBLIX pour le traitement des patients Ph+ atteints de LMC-PC ayant préalablement reçu au moins deux traitements par des inhibiteurs de la tyrosine kinase a été évaluée lors de l’étude multicentrique de phase III à répartition aléatoire, contrôlée par un traitement actif et menée en mode ouvert ASCEMBL.
Dans le cadre de cette étude, 233 patients ont été répartis aléatoirement selon un rapport de 2:1, puis regroupés selon la présence d’une réponse cytogénétique majeure (RCM) au départ. Les patients du groupe de traitement ont reçu SCEMBLIX (40 mg) 2 fois par jour, alors que ceux du groupe témoin ont reçu du bosutinib (500 mg) 1 fois par jour. Les patients répartis aléatoirement dans l’un ou l’autre des groupes devaient poursuivre le traitement jusqu’à l’obtention d’un échec thérapeutique (c’est-à-dire, un manque d’efficacité), d’une toxicité inacceptable ou de leur retrait de l’étude.
Pour être admissibles à l’étude, les patients devaient être âgés de 18 ans ou plus, avoir reçu un diagnostic de Ph+ LMC-PC, présenter un indice fonctionnel ECOG de 0 ou de 1 et des transcrits BCR-ABL1 initiaux, avoir une fonction organique adéquate, avoir été traités par au moins deux inhibiteurs de tyrosine kinase se liant au site de fixation de l’ATP (c’est-à-dire l’imatinib, le nilotinib, le dasatinib, le radotinib [n’est pas homologué au Canada] ou le ponatinib) et avoir connu un échec thérapeutique ou être intolérant au dernier inhibiteur de la tyrosine kinase reçu. Les patients chez qui une mutation T315I et/ou V299L a été décelée avant l’inscription à l’étude n’ont pas été admis.
Le paramètre d’évaluation principal de l’étude était le taux de RMM à la semaine 24, c’est-à-dire un taux de cellules contenant BCR-ABL1 ≤ 0,1 % selon une échelle internationale [EI]. Le principal paramètre d’évaluation secondaire était le taux de réponse moléculaire majeure (RMM) à la semaine 96. Un autre paramètre d’évaluation secondaire était le taux de réponse cytogénétique complète (RCC), c’est-à-dire l’absence de métaphases Ph+ dans la moelle osseuse après l’examen d’au moins 20 métaphases, aux semaines 24 et 96. Les taux de cellules contenant BCR-ABL1 ont été déterminés par un laboratoire central qui ignorait le traitement reçu par les patients.
Parmi les 233 patients, 19 % avaient 65 ans ou plus, et 3 % avaient 75 ans ou plus. Les patients étaient de race blanche (75 %), d’origine asiatique (14 %) ou de race noire (4 %). Parmi les 233 patients, 81 % et 18 % avaient un indice fonctionnel ECOG (Eastern Cooperative Oncology Group) de 0 ou de 1, respectivement. Les proportions de patients ayant reçu 2, 3, 4 ou 5 traitements antérieurs ou plus par des inhibiteurs de la tyrosine kinase (ITK) étaient de 48 %, 31 %, 15 % et 6 %, respectivement.
Le Tableau 13 présente un résumé des principaux résultats de l’évaluation de l’efficacité lors de l’étude ASCEMBL.
Tableau 13 Résultats de l’étude CABL001A2301 chez les patients Ph+ atteints de LMC-PC ayant déjà été traités par au moins deux inhibiteurs de la tyrosine kinase
| SCEMBLIX à 40 mg 2 fois par jour | Bosutinib à 500 mg 1 fois par jour | Différence (IC à 95 %) |
Valeur de p
Paramètre principal
Taux de RMM, % (IC à 95 %) à la semaine 24
N = 157 25 (19 à 33) | N = 76 13 (6 à 23) | 121 (2 à 22) |
0,032
Principal paramètre
secondaire
Taux de RMM, % (IC à 95 %) à la semaine 96
38 (30 à 46) | 16 (8 à 26) | 22 (11 à 33) |
0,0012
Autre paramètre secondaire Taux de RCC, % (IC à 95 %) à la semaine 24
N = 1033 41 (31 à 51) | N = 623 24 (14 à 37) | 17 (4 à 31) |
Pas évalué formellement
Taux de RCC, % (IC à 95 %) à la semaine 96
40 (30 à 50) | 16 (8 à 28) | 241 (10 à 37) |
Pas évalué formellement 1 Après ajustement en fonction de la présence d’une réponse cytogénétique majeure au départ
2 Test bilatéral de Cochran-Mantel-Haenszel stratifié selon la présence d’une réponse cytogénétique majeure au départ 3 Analyse du taux de RCC chez les patients qui ne présentaient pas une RCC au départ
Une analyse de sous-groupe prédéterminée a indiqué que le taux de RMM était plus élevé dans le groupe asciminib que dans le groupe bosutinib selon toutes les caractéristiques démographiques et les facteurs pronostiques de la réponse étudiés, y compris à toutes les intentions de traitement (troisième, quatrième, cinquième ou subséquente), et ce, indépendamment de la détection de mutations de BCR-ABL1 avant le début de l’étude.
La durée médiane du suivi s’étant chiffrée à 28 mois (entre 1 jour et 45 mois), la durée médiane de la RMM n’a pas pu être mesurée.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Des études de toxicité portant sur l’administration de doses répétées ont permis de constater que le pancréas, le foie, le système hématopoïétique, la glande surrénale et le tube digestif constituaient les organes cibles de l’asciminib.
Chez le chien, des effets sur le pancréas (élévation des taux sériques d’amylase et de lipase, lésions des cellules acineuses) ont été observés à des expositions correspondant à une ASC inférieure à celle obtenue chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour. On a toutefois constaté une tendance au rétablissement. D’autres études ont été menées pour évaluer le mécanisme sous-jacent à la toxicité pancréatique, mais celui-ci n’a pas pu être élucidé chez le chien.
Des élévations des enzymes hépatiques et/ou de la bilirubine ont été observées chez le rat, le chien et le singe. Des altérations histopathologiques du foie (hypertrophie des hépatocytes centrolobulaires, légère hyperplasie du conduit cholédoque, augmentation des taux de nécrose des hépatocytes et hypertrophie hépatocellulaire diffuse) ont été observées chez le rat et le singe. Ces altérations se sont produites à des expositions correspondant à une ASC équivalente (chez le rat) ou de 8 à 18 fois plus élevée (chez le chien et le singe) à celle obtenue chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour. Elles étaient cependant entièrement réversibles.
Les effets sur le système hématopoïétique (diminution de la masse des globules rouges, augmentation de la pigmentation de la rate ou de la moelle osseuse et augmentation du nombre de réticulocytes) correspondaient à une légère anémie régénérative extravasculaire et hémolytique chez toutes les espèces. Ces altérations se sont produites à des expositions correspondant à une ASC équivalente (chez le rat) ou de 10 à 14 fois plus élevée (chez le chien et le singe) à celle obtenue chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour. Elles étaient cependant entièrement réversibles.
Chez le rat, une hypertrophie/hyperplasie minime des muqueuses (augmentation de l’épaisseur des muqueuses avec une élongation fréquente des villosités) a été observée dans le duodénum, à des expositions correspondant à une ASC 30 fois ou 22 fois plus importantes que celles obtenues chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour, respectivement. Cette altération était cependant entièrement réversible.
Une hypertrophie minime ou légère de la glande surrénale et une diminution légère ou modérée du nombre de vacuoles dans la zone fasciculée a été observée à des expositions correspondant à une ASC soit équivalente (chez le singe), soit entre 19 et 13 fois plus importante (chez le rat) que celle obtenue chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour, respectivement. Ces altérations étaient cependant entièrement réversibles.
Génotoxicité
L’asciminib n’a présenté aucun potentiel mutagène, clastogène ou aneugène, tant in vitro qu’in vivo.
Cancérogénicité
Lors d’une étude de cancérogénicité de 2 ans menée chez le rat, l’asciminib a été administré à des doses de 20, de 66 et de 200 mg/kg/jour aux mâles et de 10, de 30 et de 66 mg/kg/jour aux femelles. On a observé que la longévité des mâles a été écourtée à la dose de 200 mg/kg/jour, alors que celle des femelles l’a été aux doses ≥ 30 mg/kg/jour.
Chez les rates, une augmentation liée à la dose de la fréquence de l’hyperplasie des cellules de Sertoli dans les ovaires a été relevée à toutes les doses, et des tumeurs à cellules de Sertoli bénignes ont été observées à la dose de 66 mg/kg/jour. Des fibroadénomes des glandes mammaires ont été signalés à toutes les doses chez les rates. L’exposition à l’asciminib établie selon l’ASC chez les rates à la dose de 10 mg/kg/jour était généralement 0,7 ou 0,5 fois supérieure à celle observée chez l’être humain avec la dose de 40 mg 2 fois par jour ou de 80 mg 1 fois par jour, respectivement.
Chez les rats mâles, une augmentation des adénomes des cellules folliculaires thyroïdiennes a été observée à la dose de 200 mg/kg/jour. Une hausse liée à la dose des adénomes à cellules de Leydig dans les testicules a été relevée à toutes les doses chez les rats mâles. L’exposition à l’asciminib établie selon l’ASC chez les rats mâles à la dose de 20 mg/kg/jour était généralement 2 ou 1,4 fois supérieure à celle observée chez l’être humain à la dose de 40 mg 2 fois par jour ou de 80 mg 1 fois par jour, respectivement.
Toxicologie pour la reproduction et le développement
Lors des études sur le développement embryofœtal, des animaux en gestation ont reçu par voie orale des doses d’asciminib de 25, de 150 et de 600 mg/kg/jour chez le rat et de 15, de 50 et de 300 mg/kg/jour chez le lapin pendant l’organogenèse.
Chez le rat, la dose de 600 mg/kg/jour d’asciminib n’a pas été tolérée chez les mères; ce groupe a donc rapidement été supprimé. Aucune preuve de lien entre l’asciminib et la mort embryofœtale n’a été obtenue à des doses inférieures ou égales à 150 mg/kg/jour. Une augmentation proportionnelle à la dose du poids des fœtus a été observée aux doses de 25 et de 150 mg/kg/jour. Des altérations des voies urinaires et du squelette des fœtus (crâne, colonne vertébrale et côtes), indicatrices de modifications de leur vitesse de développement, ont été observées principalement à la dose de 150 mg/kg/jour. Une augmentation du taux de malformations (anasarque et malformations cardiaques) ainsi que quelques anomalies viscérales trahissant des effets indésirables sur le développement embryofœtal ont également été observées à la dose de 150 mg/kg/jour. La dose sans effet nocif observé (DSENO) était de 150 mg/kg/jour chez la mère et de 25 mg/kg/jour chez le fœtus. À la DSENO fœtale de 25 mg/kg/jour, l’exposition selon l’ASC était équivalente ou inférieure à celle obtenue chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour, respectivement.
Chez le lapin, la dose de 300 mg/kg/jour a entraîné de la morbidité dans le groupe de mères; ce groupe a donc rapidement été supprimé. Une augmentation de l’incidence de résorptions, indicatrices de mortalité embryofœtale, et une faible incidence de malformations cardiaques, indicatrices d’un effet tératogène, ont été observées à 50 mg/kg/jour. Aucun effet sur la croissance fœtale n’a été constaté. La DSENO était de 50 mg/kg/jour pour ce qui est des effets toxiques chez la mère, et de 15 mg/kg/jour chez le fœtus. À la DSENO fœtale de 15 mg/kg/jour, l’exposition selon l’ASC était équivalente ou inférieure à celle obtenue chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour, respectivement.
Lors d’une étude sur la fertilité des rats mâles et femelles, l’asciminib n’a pas nui à la reproduction. On a observé une légère diminution de la motilité du sperme et du nombre de spermatozoïdes à des doses de 200 mg/kg/jour, probablement à des expositions correspondant à une aire sous la courbe (ASC) 19 fois et 13 fois plus importante que celle obtenue chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour, respectivement. Bien qu’aucun effet sur les indices de fertilité et les taux de conception n’ait été noté, une diminution du nombre moyen d’embryons vivants a été observée à la dose de 200 mg/kg/jour; elle a été attribuée à une réduction du nombre d’implantations et à une augmentation du nombre de résorptions précoces.
Toxicologie particulière
Chez la souris, l’asciminib a entraîné des effets phototoxiques proportionnels à la dose, caractérisés par des signes cliniques (érythème) et des réactions inflammatoires locales aux ganglions lymphatiques, à partir de 200 mg/kg/jour. À la dose sans effet nocif observé (DSENO) de 60 mg/kg/jour, l’exposition plasmatique d’après la Cmax était 15 fois ou 6 fois plus importante que l’exposition chez les patients recevant 40 mg deux fois par jour ou 80 mg une fois par jour, respectivement.