


Monographie de produit - Reddy-Nilotinib
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
Sans objet
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................... 3
1 INDICATIONS
........................................................................................................... 3
1.1 Enfants ............................................................................................................. 4 1.2 Personnes âgées ............................................................................................. 4 2 CONTRE-INDICATIONS ........................................................................................... 4 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .... 5 4 POSOLOGIE ET ADMINISTRATION ........................................................................ 5
4.1 Considérations posologiques .......................................................................... 5 4.2 Posologie recommandée et ajustement posologique ..................................... 6 4.4 Administration ................................................................................................ 13 4.5 Dose omise ................................................................................................... 13 5 SURDOSAGE ......................................................................................................... 13 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
EMBALLAGE ....................................................................................................... 14 7 MISES EN GARDE ET PRÉCAUTIONS ................................................................ 15
7.1 Populations particulières ................................................................................ 24 7.1.1 Femmes enceintes ...................................................................................... 24 7.1.2 Femmes qui allaitent ................................................................................... 25 7.1.3 Enfants ........................................................................................................ 25 7.1.4 Personnes âgées ......................................................................................... 26 8 EFFETS INDÉSIRABLES ....................................................................................... 26
8.1 Aperçu des effets indésirables ....................................................................... 26 8.2 Effets indésirables observés dans les études cliniques ................................. 26 8.2.1 Effets indésirables observés au cours des études cliniques – enfants…..............................................................................................................39
8.5 Effets indésirables observés après la mise en marché .................................. 40 9 INTERACTIONS MÉDICAMENTEUSES ................................................................. 42
9.1 Interactions médicamenteuses graves ........................................................... 42 9.2 Aperçu des interactions médicamenteuses ................................................... 42 9.3 Interactions médicament-comportement ........................................................ 42 9.4 Interactions médicament-médicament ............................................................ 43 9.5 Interactions médicament-aliment .................................................................... 48 9.6 Interactions médicament-plante médicinale .................................................... 48 9.7 Interactions médicament-tests de laboratoire .................................................. 48 10 PHARMACOLOGIE CLINIQUE .............................................................................. 48
10.1 Mode d’action ............................................................................................... 48 10.2 Pharmacodynamie ........................................................................................ 49 10.3 Pharmacocinétique ....................................................................................... 49 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................... 52 12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ........................................... 52 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES............................................................... 53
13 RENSEIGNEMENTS PHARMACEUTIQUES
......................................................... 53 14 ÉTUDES CLINIQUES ............................................................................................ 54
14.1 Études cliniques par indication……………………………………………………….54 14.2 Étude de biodisponibilité comparative ............................................................ 80 16 TOXICOLOGIE NON CLINIQUE .............................................................................. 81 17 MONOGRAPHIE DE PRODUIT AYANT SERVI DE RÉFÉRENCE……………….87 RENSEIGNEMENTS DESTINÉS AU PATIENT ..................................................................... 88
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les gélules Reddy-Nilotinib (nilotinib) dosées à 50 mg, à 150 mg et à 200 mg sont indiquées pour :
le traitement de la leucémie myéloïde chronique (LMC) en phase chronique nouvellement diagnostiquée chez les patients adultes porteurs du chromosome Philadelphie.
L’efficacité clinique des gélules de nilotinib dans le traitement de la LMC en phase chronique nouvellement diagnostiquée chez les adultes porteurs du chromosome Philadelphie est fondée sur les taux de réponse moléculaire majeure à 12 mois et de réponse cytogénétique complète observés au cours des 12 premiers mois.
le traitement de la leucémie myéloïde chronique (LMC) en phase chronique nouvellement diagnostiquée chez les enfants de 2 ans ou plus porteurs du chromosome Philadelphie.
L’efficacité des gélules de nilotinib dans le traitement de la leucémie myéloïde chronique en phase chronique nouvellement diagnostiquée chez les enfants porteurs du chromosome Philadelphie est fondée sur la réponse moléculaire majeure au cours des 12 premiers cycles et la réponse cytogénétique complète après 12 cycles.
le traitement de la leucémie myéloïde chronique (LMC) en phase chronique et en phase d’accélération chez les patients adultes porteurs du chromosome Philadelphie, réfractaires ou intolérants à au moins un traitement antérieur, dont l’imatinib.
L’efficacité clinique des gélules de nilotinib dans le traitement de la leucémie myéloïde chronique en phase chronique chez les adultes porteurs du chromosome Philadelphie réfractaires ou intolérants à l'imatinib s’appuie sur les taux de réponse cytogénétique majeure et de réponse hématologique complète non confirmées.
L’efficacité clinique des gélules de nilotinib dans le traitement de la leucémie myéloïde chronique en phase d’accélération chez les adultes porteurs du chromosome Philadelphie réfractaires ou intolérants à l'imatinib s’appuie sur les taux de réponse hématologique confirmée et de réponse cytogénétique majeure non confirmée.
le traitement de la leucémie myéloïde chronique en phase chronique chez les enfants de 2 ans ou plus porteurs du chromosome Philadelphie ayant eu une résistance ou une intolérance à un traitement antérieur, dont l’imatinib.
L’efficacité clinique des gélules de nilotinib dans le traitement de la leucémie myéloïde chronique en phase d’accélération chez les enfants porteurs du chromosome Philadelphie réfractaires ou intolérants à l’imatinib s’appuie sur le taux de réponse moléculaire majeure après 6 cycles.
Aucun bienfait sur la survie globale n’a été démontré.
1.1 Enfants
Enfants (de 2 à moins de 18 ans) : L’innocuité et l’efficacité des gélules de nilotinib ont été établies chez les enfants âgés de 2 à moins de 18 ans atteints de LMC en phase chronique qui sont porteurs du chromosome Philadelphie (voir 8 EFFETS INDÉSIRABLES, 10 PHARMACOLOGIE CLINIQUE et 14 ÉTUDES CLINIQUES) . Il n’existe aucune donnée sur les enfants de moins de 2 ans ni sur les enfants chez qui la maladie a évolué vers la phase d’accélération ou la crise blastique. Les effets à long terme d’un traitement prolongé par le nilotinib chez les enfants sont inconnus (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Environ 12 % et 30 % des participants aux études cliniques (l’étude de phase III (A2303) menée sur la LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie et l’étude (A2101) de phase II menée sur la LMC en phase d’accélération ou en phase chronique chez les patients porteurs du chromosome Philadelphie réfractaires ou intolérants à un traitement antérieur) avaient au moins 65 ans. On n’a observé aucune différence importante sur les plans de l’innocuité et de l’efficacité entre ces patients et des adultes ayant entre 18 et 65 ans.
2 CONTRE-INDICATIONS
Reddy-Nilotinib est contre-indiqué chez les patients :
- qui présentent un allongement marqué connu de l’intervalle QT corrigé ou un intervalle QT corrigé qui dure plus de 480 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS);
- atteints d’hypokaliémie ou d’hypomagnésémie qui ne peut être corrigée;
atteints d’hypersensibilité connue au nilotinib ou à l’un des excipients de ce produit
(voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE pour prendre connaissance de la liste complète des excipients).
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions
importantes
Mort cardiaque subite (voir 7 MISES EN GARDE ET PRÉCAUTIONS et
8 EFFETS INDESIRABLES, 8.1 Aperçu des effets indésirables).
Allongement de l’intervalle QT (voir 7
MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MEDICAMENTEUSES, Interactions médicament-médicament).
Ne pas utiliser chez les patients ayant une hypokaliémie ou une
hypomagnésémie qui ne peut être corrigée (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Cardiopathie ischémique, accidents vasculaires cérébraux ischémiques et artériopathie périphérique oblitérante (y compris de rares cas mortels) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Hépatotoxicité ou insuffisance hépatique (mortelle dans certains cas) (voir
7 MISES EN GARDE ET PRÉCAUTIONS).
- Pancréatite (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Myélosuppression (thrombocytopénie, neutropénie et anémie) (voir 7 MISES EN
GARDE ET PRÉCAUTIONS).
Reddy-Nilotinib doit être prescrit uniquement par un professionnel de la santé compétent et expérimenté dans l’utilisation des antinéoplasiques et le traitement de la leucémie myéloïde chronique.
Chez les patients porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique ayant obtenu une réponse moléculaire soutenue (RM4,5), l’arrêt du traitement ne doit être envisagé que s’il est possible d’assurer la surveillance aux intervalles prescrits grâce à une épreuve diagnostique quantitative validée ayant une sensibilité d’au moins RM4,5 (BCR- ABL/ABL ≤ 0,0032 % selon l’échelle internationale) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire). L’arrêt du traitement par Reddy-Nilotinib ne doit se faire que sous la supervision d’un médecin expérimenté dans le traitement de la LMC.
L’arrêt du traitement par Reddy-Nilotinib aux fins d’une tentative de rémission sans traitement n’a pas été évalué chez les enfants.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Enfants
Enfants (de 2 à moins de 18 ans) : L’innocuité et l’efficacité des gélules de nilotinib ont été établies chez les enfants âgés de 2 à moins de 18 ans atteints de LMC en phase chronique qui sont porteurs du chromosome Philadelphie (voir 8 EFFETS INDÉSIRABLES, 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, 10 PHARMACOLOGIE CLINIQUE, Populations et situations particulières et 14 ÉTUDES CLINIQUES). Il n’existe aucune donnée sur les enfants de moins de 2 ans ni sur les enfants chez qui la maladie a évolué vers la phase d’accélération ou la crise blastique.
Patients atteints d’insuffisance rénale
L’emploi du nilotinib n’a pas été étudié en présence d’insuffisance rénale. On a exclu des études cliniques les patients dont la créatininémie était plus de 1,5 fois plus élevée que la LSN.
Le nilotinib et ses métabolites ne sont pas excrétés par les reins (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Patients atteints d’insuffisance hépatique
L’insuffisance hépatique a eu des effets sur la pharmacocinétique du nilotinib chez l’adulte. Cependant, on estime qu’aucune modification de la posologie n'est nécessaire en présence d’insuffisance hépatique. Reddy-Nilotinib devrait être administré avec prudence et avec une surveillance clinique étroite, incluant la surveillance de l’intervalle QT chez les patients atteints d’insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles cardiovasculaires
On a exclu des études cliniques les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée ainsi que les patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib aux prises avec l’une ou l’autre des cardiopathies suivantes, non maîtrisées ou graves : infarctus du myocarde récent, insuffisance cardiaque congestive, angine instable, ou bradycardie grave sur le plan clinique. Les patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib qui présentaient un bloc de branche gauche et/ou un bloc de branche droite compliqué d’un hémibloc gauche antérieur, ou encore un bloc bifasciculaire ont été exclus de l’étude. Les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée qui présentaient un bloc de branche gauche ont également été exclus. Une surveillance étroite de l’activité cardiaque par électrocardiographie (ECG) et des taux des enzymes cardiaques a été assurée durant toutes les études chez les patients. Il faut employer Reddy-Nilotinib avec prudence en présence de troubles cardiaques pertinents (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Patients exposés au risque de syndrome de lyse tumorale
En raison de la possibilité éventuelle d’un syndrome de lyse tumorale, il est recommandé de mesurer la créatininémie, l’uricémie, la phosphatémie, la kaliémie, ainsi que les concentrations de LDH en plus de calculer la calcémie corrigée avant d’entreprendre le traitement par le nilotinib afin d’évaluer le risque que ce syndrome se manifeste ou d’en déceler la présence. Il faut également surveiller ces paramètres une fois le traitement amorcé, et ce jusqu’à ce que la charge tumorale ait considérablement diminué. Il convient de mettre en place des mesures prophylactiques, telles que l’hydratation et la correction d’une hyperuricémie chez les patients qui sont particulièrement exposés au risque de syndrome de lyse tumorale. Le traitement des anomalies découlant de ce syndrome s’impose également.
4.2 Posologie recommandée et ajustement posologique
Reddy-Nilotinib est offert en trois teneurs : 50 mg, 150 mg et 200 mg.
Le traitement par Reddy-Nilotinib doit être amorcé par un médecin expérimenté dans le traitement de la LMC.
Durant les études cliniques menées chez les adultes, on a autorisé l’administration de gélules de nilotinib avec des facteurs de croissance hématopoïétique comme l’érythropoïétine ou le facteur de croissance granulocytaire humain (G-CSF), quand cette mesure était cliniquement indiquée. Durant les études cliniques menées chez les adultes, on a également permis l’administration de gélules de nilotinib avec de l’hydroxyurée (au cours des 28 premiers jours du traitement, jusqu’à 5 g/jour durant une période maximale de 7 jours) ou de l’anagrélide (au cours des 28 premiers jours du traitement), quand cette mesure était cliniquement indiquée.
Posologie recommandée
LMC en phase chronique nouvellement diagnostiquée chez les patients adultes porteurs du chromosome Philadelphie
La posologie recommandée s’établit à 300 mg (2 gélules de 150 mg) de Reddy-Nilotinib administrés 2 fois par jour par voie orale (voir 14 ÉTUDES CLINIQUES). Le traitement doit se poursuivre tant que des bienfaits cliniques sont observés.
LMC en phase d’accélération ou en phase chronique chez les patients adultes porteurs du chromosome Philadelphie réfractaires ou intolérants à au moins un traitement antérieur, y compris l’imatinib
La posologie recommandée s’établit à 400 mg (2 gélules de 200 mg) de Reddy-Nilotinib administrés 2 fois par jour par voie orale (voir 14 ÉTUDES CLINIQUES). Le traitement doit se poursuivre tant que la maladie ne montre aucun signe de progression ou qu’il n’y a pas d’effets toxiques inacceptables.
Il est recommandé de réaliser une ECG avant le début du traitement par Reddy-Nilotinib, puis 7 jours après et à la fréquence dictée par l’état clinique du patient. Il faut corriger l’hypokaliémie ou l’hypomagnésémie avant d’administrer Reddy-Nilotinib, puis mesurer les taux sanguins de potassium et de magnésium périodiquement par la suite, surtout en présence d’un risque d’anomalie de ces taux (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
LMC en phase chronique nouvellement diagnostiquée chez les enfants porteurs du chromosome Philadelphie ou LMC en phase chronique chez les enfants porteurs du chromosome Philadelphie résistants ou intolérants à l’imatinib La dose administrée aux enfants est individualisée et est établie en fonction de la surface corporelle (mg/m2). La dose recommandée de Reddy-Nilotinib est de 230 mg/m2, 2 f.p.j., arrondie à la dose la plus proche disponible (jusqu’à une dose unique maximale de 400 mg; voir le Tableau 4-1). Chez l’enfant, cette dose procure une exposition pharmacocinétique comparable à l’administration de 400 mg 2 f.p.j. chez l’adulte. Il est possible de combiner des gélules de différentes teneurs de Reddy-Nilotinib pour atteindre la dose désirée. Le traitement doit se poursuivre tant que des bienfaits cliniques sont observés ou qu’il n’y a pas d’effets toxiques inacceptables. Il n’existe pas de données sur le traitement des enfants de moins de 2 ans.
Tableau 4-1 Dose de nilotinib chez les enfants (230 mg/m2, 2 f.p.j., dose unique maximale de 400 mg)
| De 0,77 à 0,97 m2 | 400 mg | 1 gélule de 200 mg 2 fois par jour |
| De 0,98 à 1,19 m2 | 500 mg | 1 gélule de 50 mg et 1 gélule de 200 mg 2 fois par jour |
| De 1,20 à 1,41 m2 | 600 mg | 2 gélules de 150 mg 2 fois par jour |
| De 1,42 à 1,63 m2 | 700 mg | 1 gélule de 200 mg et 1 gélule de 150 mg 2 fois par jour |
| ≥ 1,64 m2 | 800 mg | 2 gélules de 200 mg 2 fois par jour |

Modification de la dose
La décision de reporter le traitement par Reddy-Nilotinib en raison de la présence avérée du syndrome de lyse tumorale doit être prise en regard du risque couru par chaque patient advenant que l’inhibition de la prolifération de ses cellules tumorales doive être ainsi retardée.
Il peut être nécessaire de suspendre temporairement le traitement par Reddy-Nilotinib et/ou de réduire la dose administrée en présence de manifestations de toxicité hématologique (neutropénie, thrombocytopénie) qui ne sont pas liées à la leucémie sous-jacente (voir le Tableau 4-2 ci-dessous).
| Surface corporelle | Dose quotidienne totale | À prendre comme suit |
| 0,32 m2 | 100 mg | 1 gélule de 50 mg 2 fois par jour |
| De 0,33 à 0,54 m2 | 200 mg | 2 gélules de 50 mg 2 fois par jour |
| De 0,55 à 0,76 m2 | 300 mg | 1 gélule de 150 mg 2 fois par jour |
Tableau 4-2 Modification de la dose en cas de neutropénie et de thrombocytopénie chez les adultes et les enfants
#NAN = nombre absolu de neutrophiles; f.p.j. : fois par jour.
Il peut être nécessaire de suspendre temporairement le traitement par Reddy-Nilotinib et/ou de réduire la dose administrée en cas d’allongement de l’intervalle QTc (voir le Tableau 4-3 ci-dessous).
Adultes :
nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie – 300 mg 2 f.p.j.
chronique chez les patients porteurs du chromosome Philadelphie réfractaires ou intolérants – 400 mg 2 f.p.j. | NAN# < 1,0 x 10⁹/L et/ou numération plaquettaire < 50 x 109/L |
|
Enfants :
nouvellement diagnostiquée – 230 mg/m2 2 f.p.j.
réfractaires ou intolérants – 230 mg/m2 2 f.p.j. | NAN# < 1 × 10⁹/L et/ou numération plaquettaire < 50 × 109/L |
|
Tableau 4-3 Modification de la dose en cas d’allongement de l’intervalle QT chez les adultes et les enfants
QTc > 480 ms
confirmé par ECG
- 1. Suspendre l’administration de Reddy-Nilotinib et doser le potassium et le magnésium sériques; si les taux se situent sous les limites de la normale, administrer des suppléments de potassium et/ou de magnésium afin de les normaliser. Examiner les traitements médicamenteux concomitants.
- 2.
Reprendre le traitement par Reddy-Nilotinib à la même dose dans les
2 semaines suivantes si l’intervalle QTcF passe sous les 450 ms ou se trouve à moins de 20 ms de sa valeur initiale.
- 3. Si l’intervalle QTcF se situe entre 450 et 480 ms après 2 semaines, modifier la posologie pour la porter à 400 mg, 1 f.p.j. chez les adultes et à 230 mg/m2, 1 f.p.j. chez les enfants.
- 4. Après la réduction de la fréquence d’administration à 400 mg, 1 f.p.j. chez les adultes et à 230 mg/m2, 1 f.p.j. chez les enfants, si l’intervalle QTcF s’allonge de nouveau pour dépasser 480 ms, cesser le traitement par Reddy-Nilotinib.
- 5. Il faut réaliser une ECG environ 7 jours après toute modification de la posologie.
Le Tableau 4-4 ci-dessous expose comment modifier la dose en cas d’élévation des taux de lipase, d’amylase, de bilirubine et/ou des transaminases hépatiques (voir EFFETS INDÉSIRABLES).
Tableau 4-4 Modification de la dose en présence de certaines anomalies des paramètres non hématologiques chez les adultes et les enfants
| Élévation du taux sérique de lipase ou d’amylase (≥ grade 3) | Adultes :
|
Enfants :
| |
| Élévation du taux de bilirubine totale de grade 3 ou plus chez les adultes et de grade 2 ou plus chez les enfants | Adultes :
|
Enfants :
| |
Élévation des taux des transaminases hépatiques (≥ grade 3) | Adultes :
|
Enfants :
|
1 Il faut mesurer le taux sérique de lipase fréquemment ou selon l’état clinique.
Des cas d’élévation du taux sérique de lipase ont été observés chez des patients adultes. Dans peu de cas, ces élévations se sont accompagnées de symptômes cliniques comme des douleurs abdominales ou une pancréatite diagnostiquée. On a dénombré 5 cas (1,1 %) de pancréatite chez les patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib (N = 458). Parmi les adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée, 5 (1,8 %) et 8 (2,9 %) cas de pancréatite ont été observés chez les patients recevant des gélules de nilotinib à 300 mg 2 fois par jour (N = 279) et à 400 mg 2 fois par jour (N = 277), respectivement. En cas d’élévation du taux de lipase accompagnée de symptômes abdominaux, l’administration du traitement doit être interrompue, et il convient de procéder aux épreuves diagnostiques nécessaires pour écarter la présence d’une pancréatite (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
En présence de manifestations de toxicité non hématologique (y compris la rétention liquidienne grave sur le plan médical) ayant une portée clinique modérée ou grave, modifier la dose comme il est indiqué au Tableau 10 (voir 8 EFFETS INDÉSIRABLES).
Tableau 4-5 Modification de la dose en présence d’autres toxicités non hématologiques chez les adultes et les enfants
Arrêt du traitement après l’obtention d’une réponse moléculaire soutenue (RM4,5) sous Reddy-Nilotinib :
Autre manifestation de | Adultes : |
toxicité non hématologique de portée clinique modérée ou grave (dont une rétention liquidienne) |
|
Enfants :
|
Admissibilité à l’arrêt du traitement
Les patients adultes porteurs du chromosome Philadelphie ayant une LMC en phase chronique et des transcriptions BCR-ABL typiques, qui avaient reçu Reddy-Nilotinib pendant au moins 3 ans et obtenu une réponse moléculaire soutenue (RM4,5 = BCR-ABL/ABL ≤ 0,0032 % selon l’échelle internationale), peuvent être admissibles à un arrêt du traitement (voir 14 ÉTUDES CLINIQUES). L’arrêt du traitement par le nilotinib aux fins d’une tentative de rémission sans traitement n’a pas été évalué chez les enfants.
Les patients adultes ayant des transcriptions BCR-ABL typiques (e13a2/b2a2 ou e14a2/b3a2) qui satisfont aux critères de RM soutenue (RM4,5) sont admissibles à l’arrêt du traitement par Reddy-Nilotinib. Il faut poursuivre la surveillance afin de déceler une éventuelle perte de rémission moléculaire après l’arrêt du traitement par Reddy-Nilotinib, à l’aide d’une épreuve diagnostique quantitative validée ayant une sensibilité d’au moins RM4,5 (BCR-ABL/ABL ≤ 0,0032 % selon l’échelle internationale).
L’arrêt du traitement peut être envisagé chez les adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée :
- ayant reçu Reddy-Nilotinib pendant au moins 3 ans;
- affichant une réponse moléculaire d’au moins 4,0 (BCR-ABL/ABL ≤ 0,01 % selon l’échelle internationale) depuis au moins 1 an avant l’arrêt du traitement;
- qui affichaient une RM4,5 lors de l’évaluation effectuée immédiatement avant l’arrêt du traitement;
- chez qui l’expression des transcriptions BCR-ABL typiques (e13a2/b2a2 ou e14a2/b3a2) est confirmée;
- n’ayant pas d’antécédents d’évolution de la maladie vers la phase d’accélération ou la crise blastique;
- n’ayant jamais fait de tentative de rémission sans traitement s’étant soldée par une rechute.
L’arrêt du traitement peut être envisagé chez les porteurs du chromosome Philadelphie atteints de LMC en phase chronique réfractaires ou intolérants à au moins un traitement antérieur incluant l’imatinib ayant obtenu une réponse moléculaire soutenue sous Reddy-Nilotinib (RM4,5) et :
- traités par Reddy-Nilotinib depuis au moins 3 ans;
- n’ayant reçu que l’imatinib avant le traitement par Reddy-Nilotinib;
- ayant obtenu une réponse moléculaire de 4,5 (BCR-ABL/ABL ≤ 0,0032 % selon l’échelle internationale);
- qui affichaient une RM4,5 depuis au moins 1 an lors de l’évaluation effectuée immédiatement avant l’arrêt du traitement;
- chez qui l’expression des transcriptions BCR-ABL typiques (e13a2/b2a2 ou e14a2/b3a2) est confirmée;
- n’ayant pas d’antécédents d’évolution de la maladie vers la phase d’accélération ou la crise blastique;
- n’ayant jamais fait de tentative de rémission sans traitement s’étant soldée par une rechute.
Chez les patients qui cessent de recevoir Reddy-Nilotinib, la formule sanguine et les taux de transcriptions BCR-ABL doivent être surveillés 1 fois par mois pendant la première année, toutes les 6 semaines pendant la deuxième année, puis toutes les 12 semaines par la suite.
En cas de perte de la RM4,0 (BCR-ABL/ABL ≤ 0,1 % selon l’échelle internationale) durant la phase sans traitement, les taux de transcriptions BCR-ABL doivent être surveillés toutes les 2 semaines jusqu’à ce qu’ils demeurent inférieurs au seuil de réponse moléculaire majeure (RMM; BCR-ABL/ABL ≤ 0,1 % selon l’échelle internationale) lors de 4 mesures consécutives. On peut alors reprendre le calendrier de surveillance initial.
Reprise du traitement chez les patients affichant une perte de réponse moléculaire après l’arrêt Reddy-Nilotinib :
- Chez les patients dont la maladie est nouvellement diagnostiquée et qui affichent une perte de la RMM, le traitement par Reddy-Nilotinib doit être réinstauré dans les 4 semaines suivantes, à la dose utilisée avant son arrêt. Après la reprise du traitement par le nilotinib, les taux de transcriptions BCR-ABL doivent être surveillés 1 fois par mois jusqu’à ce que la RMM soit rétablie, puis toutes les 12 semaines par la suite.
Chez les porteurs du chromosome Philadelphie atteints de LMC en phase chronique réfractaires ou intolérants à un traitement antérieur incluant l’imatinib qui affichent une perte de la RMM ou une perte confirmée de la RM4,0 (perte de RM4,0 à deux mesures consécutives prises à des intervalles d’au moins 4 semaines), Reddy-Nilotinib doit être réinstauré dans les 4 semaines suivantes, à la dose utilisée avant son arrêt. Après la reprise du traitement par Reddy-Nilotinib, les taux de transcriptions BCR-ABL doivent être surveillés
1 fois par mois jusqu’au rétablissement de la RMM précédente ou de la RM4,0, puis toutes les 12 semaines.
4.4 Administration
Reddy-Nilotinib doit être pris à jeun 2 fois par jour, à intervalles d’environ 12 heures. Les gélules doivent être avalées entières avec de l’eau. Il ne faut consommer aucun aliment au moins 2 heures avant et 1 heure après l’administration du nilotinib (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Les patients incapables d’avaler les gélules entières peuvent en mélanger le contenu dans une cuillerée à thé de compote de pommes immédiatement avant la prise. Ne pas dépasser une cuillerée à thé de compote de pommes. Il a été démontré que le yogourt augmente de façon significative la biodisponibilité du nilotinib et doit par conséquent être évité. Le contenu des gélules peut être mélangé uniquement à de la compote de pommes (voir 10 PHARMACOLOGIE CLINIQUE).
4.5 Dose omise
Si le patient omet de prendre une dose, il ne doit pas doubler la dose suivante pour rattraper son oubli, mais prendre la prochaine dose suivant l’horaire prescrit.
5 SURDOSAGE
On a signalé des cas isolés de surdosage volontaire par le nilotinib où un nombre non précisé de gélules de nilotinib avec de l’alcool et d’autres drogues avaient été consommés. Les effets incluaient la neutropénie, les vomissements et la somnolence. On n’a observé aucun changement à l’ECG ni aucun signe d’hépatotoxicité. On a indiqué que les sujets avaient récupéré. On a également signalé le cas d’un patient qui a fait l’objet d’un surdosage accidentel en prenant une deuxième dose de 400 mg de gélules de nilotinib peu après avoir pris une première dose identique. Environ 8 heures après l’ingestion du médicament, le patient s’est plaint de faiblesse, de douleurs abdominales, de tachycardie et d’épistaxis.
En cas de surdosage, il faut mettre le patient en observation et lui administrer les soins de soutien appropriés.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
EMBALLAGE
Tableau 6.
1 Formes posologiques, concentrations, composition et emballage
Voie d’administration | Formes posologiques, concentrations, composition | Ingrédients non médicinaux |
| Orale | Une gélule contient 50 mg, 150 mg ou 200 mg de nilotinib base (sous forme chlorhydrate monohydraté). | Crospovidone, dioxyde de silice colloïdale, gélatine, dioxyde de titane, laurylsulfate de sodium, monohydrate de lactose, oxyde de fer jaune, oxyde de fer rouge (50 mg, 150 mg), poloxamère 188 et stéarate de magnésium. Encre d’impression : gomme laque, hydroxyde de potassium, oxyde de fer noir, propylène glycol et solution d’ammoniaque forte. |
Gélules de gélatine dure Reddy-Nilotinib (nilotinib) dosées à 50 mg : poudre granulaire de couleur blanche à légèrement jaunâtre, encapsulée dans des gélules de gélatine composée d’une coiffe de couleur rouge opaque et d’un corps de couleur jaune pâle opaque, portant l’inscription « RDY » sur la coiffe et « 50 » sur le corps à l’encre noire. Les gélules sont exemptes de défauts physiques.
Gélules de gélatine dure Reddy-Nilotinib (nilotinib) dosées à 150 mg : poudre granulaire de couleur blanche à légèrement jaunâtre, encapsulée dans des gélules de gélatine composée d’une coiffe et d’un corps de couleur rouge opaque, portant l’inscription « Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. RDY » sur la coiffe et « 150 » sur le corps à l’encre noire. Les gélules sont exemptes de défauts physiques.
Gélules de gélatine dure Reddy-Nilotinib (nilotinib) dosées à 200 mg : poudre granulaire de couleur blanche à légèrement jaunâtre, encapsulée dans des gélules de gélatine composée d’une coiffe et d’un corps de couleur jaune pâle opaque, portant l’inscription « RDY » sur la coiffe et « 200 » sur le corps à l’encre noire. Les gélules sont exemptes de défauts physiques.
Emballage
Les gélules Reddy-Nilotinib (nilotinib) sont présentées comme suit :
Les gélules dosées à 50 mg sont offertes en flacon (120 unités) et en plaquettes alvéolées
(5 rangées de 8 alvéoles par plaquette, 3 plaquettes par boîte).
Les gélules dosées à 150 mg sont offertes en flacon (28 et 120 unités) et en plaquettes alvéolées (7 rangées de 4 alvéoles par plaquette, 4 plaquettes par boîte).
Les gélules dosées à 200 mg sont offertes en flacon (28 unités) et en plaquettes alvéolées
(7 rangées de 4 alvéoles par plaquette, 4 plaquettes par boîte).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ DES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Généralités
Mutations BCR-ABL : Selon des données cliniques et les données recueillies in vitro, la mutation T315I confère aux patients qui en sont porteurs une forte résistance au nilotinib et à la plupart des inhibiteurs de la tyrosine-kinase.
Carcinogenèse et mutagenèse
Lors d'une étude de 2 ans sur le pouvoir cancérogène du nilotinib au cours de laquelle le médicament a été administré par voie orale à raison de 5, de 15 et de 40 mg/kg/jour à des rats, on a observé une hausse non significative sur le plan statistique de la fréquence des angiosarcomes utérins, des adénocarcinomes et des épithéliomas spinocellulaires ainsi qu’une augmentation des adénomes folliculaires de la thyroïde (atteignant à peine le seuil de signification statistique). Comme la fréquence des adénomes folliculaires de la thyroïde et des adénocarcinomes utérins se situait dans les limites des résultats obtenus antérieurement avec d'autres témoins semblables, les données ne permettent pas d’indiquer clairement que les gélules de nilotinib ont un pouvoir cancérogène chez le rat. L'exposition (ASC) aux doses les plus élevées correspond à peu près à 2 à 3 fois l’exposition quotidienne à l’état d’équilibre observée chez l’être humain à qui une dose de 800 mg/jour a été administrée. Les gélules de nilotinib ne sont pas mutagènes (voir 16 TOXICOLOGIE NON CLINIQUE).
Dans le cadre d’une étude de 26 semaines sur le pouvoir cancérogène du nilotinib, au cours de laquelle le nilotinib a été administré à raison de 30, de 100 et de 300 mg/kg/jour à des souris transgéniques Tg.rasH2, la présence de papillomes et de carcinomes cutanés a été décelée à la dose de 300 mg/kg, ce qui correspond à une exposition environ 30 à 40 fois (selon l’ASC) plus élevée que celle produite chez l’être humain à la dose maximale approuvée de 800 mg/jour (administrée à raison de 400 mg, 2 fois par jour). La dose sans effet observé pour ce qui est des lésions néoplasiques de la peau a été établie à 100 mg/kg/jour, ce qui correspond à une exposition environ 10 à 20 fois plus élevée que celle produite chez l’être humain à la dose maximale approuvée de 800 mg/jour (administrée à raison de 400 mg, 2 fois par jour).
La pertinence pour l’être humain des observations effectuées dans le cadre des études sur le pouvoir cancérogène du médicament chez le rat et la souris est encore inconnue à ce jour.
Système cardiovasculaire
Mort cardiaque subite : Lors des essais cliniques, 19 cas de mort cardiaque subite ont été rapportés chez 11 351 patients traités par des gélules de nilotinib (peu fréquent, soit 0,17 %). Des 19 cas, 13 cas documentés présentaient des antécédents médicaux de cardiopathie ou de facteurs de risque importants de mort cardiaque subite. Quatre des 19 cas de mort cardiaque subite ne présentaient pas d’antécédents de maladie cardiaque. Les affections concomitantes, en plus de la leucémie myéloïde, ainsi que l'utilisation concomitante de médicaments, étaient fréquentes. Des anomalies de la repolarisation ventriculaire peuvent avoir contribué à ces décès. Au cours de l’étude de phase III (A2303) menée sur la LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie, aucun cas de mort cardiaque subite n’a été signalé dans les groupes de traitement. Le taux estimé de déclaration spontanée de mort cardiaque subite depuis la commercialisation du produit est de 0,02 % par année-patient.
Allongement de l’intervalle QT : D’après les données in vitro, le nilotinib peut causer l’allongement de la repolarisation ventriculaire (intervalle QT).
Lors de l’étude de phase III (A2303) sur la LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie, l’allongement maximal de l’intervalle QT corrigé suivant la méthode de Fridericia (QTcF) de départ était en moyenne de 12,3 ms dans le groupe ayant reçu le nilotinib à raison de 300 mg 2 fois par jour (limite supérieure de l’IC à 90 % bilatéral : 14,4) et de 12,9 ms dans le groupe ayant reçu le nilotinib à raison de 400 mg 2 fois par jour (limite supérieure de l’IC à 90 % bilatéral : 15,1). À la dose recommandée de 300 mg 2 fois par jour, aucun patient n’a présenté un intervalle QTcF absolu supérieur à 480 ms, et aucun épisode de torsade de pointes n’a été relevé durant l’étude. Un patient du groupe nilotinib à 400 mg 2 fois par jour a présenté un intervalle QTcF absolu supérieur à 480 ms. Au total, 32 patients (11,5 %) ayant reçu le nilotinib à raison de 300 mg 2 fois par jour et 40 patients (14,4 %) de ceux ayant reçu la dose de 400 mg 2 fois par jour ont présenté un intervalle QTcF absolu supérieur à 450 ms. Un allongement de l’intervalle QTcF dépassant d’au moins 60 ms l’intervalle de départ a été observé chez 5 patients durant leur traitement médicamenteux (1 patient du groupe recevant les gélules de nilotinib à 300 mg 2 fois par jour et 4 patients du groupe recevant les gélules de nilotinib à 400 mg 2 fois par jour).
Durant l’étude de phase II (A2101) portant sur des patients atteints de LMC en phase chronique et en phase d’accélération réfractaires ou intolérants à l’imatinib qui avaient reçu du nilotinib à 400 mg, 2 fois par jour, l’intervalle QT moyen calculé en fonction du temps et corrigé suivant la méthode de Fridericia (QTcF) s’est allongé de 5 et de 8 ms, respectivement, entre le début de l’essai et l’état d’équilibre. L’allongement maximal moyen de l’intervalle QTcF par rapport au début de l’étude était de 6,8 ms (limite supérieure de l’IC à 90 % bilatéral : 8,4) et de 13,4 ms (limite supérieure de l’IC à 90 % bilatéral : 17,2), respectivement. L’intervalle QTcF dépassait 500 ms chez 4 des patients atteints de LMC en phase chronique (1,2 %). Un allongement de plus de 60 ms de l’intervalle QTcF de départ a été observé chez 8 patients (2,5 %) atteints de LMC en phase chronique et 11 patients (8 %) atteints de LMC en phase d’accélération.
Dans le cadre d’une étude portant sur des volontaires sains (A2119), la concentration plasmatique maximale (Cmax) a été inférieure de 26 % à la Cmax observée durant l’étude clinique chez des patients atteints de LMC. En moyenne, l’allongement maximal de l’intervalle QTcF de départ, corrigé en fonction des valeurs observées dans le groupe placebo, a été de 18 ms (limite supérieure de l’IC à 95 % unilatéral de 26 ms). De plus, aucun cas d’arythmie cardiaque pertinent sur le plan clinique n’a été observé durant cet essai. Plus particulièrement, aucun épisode de torsade de pointes (soit transitoire soit soutenu) n’a été observé.
L’intervalle QT peut s’allonger de manière cliniquement significative quand Reddy-Nilotinib est pris inadéquatement avec des aliments et/ou de puissants inhibiteurs de l’isoenzyme CYP3A4 et/ou des produits médicinaux réputés pour allonger cet intervalle. Il faut donc éviter de prendre Reddy-Nilotinib avec ces derniers (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
Il existe également un risque d’allongement de l’intervalle QT en présence d’hypokaliémie et d’hypomagnésémie (voir 2 CONTRE-INDICATIONS).
Reddy-Nilotinib ne devrait pas être administré en présence d’un risque significatif d’allongement de l’intervalle QTc dû, entre autres, aux situations suivantes : emploi d’antiarythmiques ou d’autres médicaments pouvant causer l’allongement de l’intervalle QT, et prise d’une forte dose cumulée d’anthracycline. Il faut corriger l’hypokaliémie ou l’hypomagnésémie avant d’administrer le nilotinib (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament et 4 POSOLOGIE ET ADMINISTRATION). Reddy-Nilotinib devrait être employé avec prudence en présence d’une cardiopathie non maîtrisée ou grave telle qu’un infarctus du myocarde récent, l’insuffisance cardiaque congestive, l’angine instable ou une bradycardie significative sur le plan clinique.
Autres troubles cardiovasculaires : On a exclu des études cliniques les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée ainsi que les patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib aux prises avec l’une ou l’autre des cardiopathies suivantes, non maîtrisées ou graves : infarctus du myocarde récent, insuffisance cardiaque congestive, angine instable, ou bradycardie grave sur le plan clinique. Les patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib qui présentaient un bloc de branche gauche et/ou un bloc de branche droite compliqué d’un hémibloc gauche antérieur, ou encore un bloc bifasciculaire ont été exclus de l’étude. Les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée qui présentaient un bloc de branche gauche ont également été exclus. Une surveillance étroite de l’activité cardiaque par électrocardiographie (ECG) et des taux des enzymes cardiaques a été assurée durant toutes les études chez les patients.
La fraction d’éjection ventriculaire gauche (FEVG) a été évaluée par échocardiographie au début de l’étude (dans les 14 jours précédant l’administration de la première dose de nilotinib) chez tous les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée. L’examen FEVG a été répété régulièrement et par la suite selon l’état clinique des patients. Aucun patient de l’un ou l’autre des groupes n’a montré une FEVG inférieure à 45 % durant le traitement. De plus, aucun patient n’a présenté une diminution de la FEVG supérieure ou égale à 15 % par rapport à la FEVG de départ.
Chez les patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib, la FEVG a été évaluée par échocardiographie ou ventriculographie isotopique à l’équilibre, au début de l’étude (dans les 14 jours précédant l’administration de la première dose de nilotinib chez 49 des 438 patients, en fonction de l’état clinique par la suite ainsi qu’à la fin de l’étude. La FEVG n’a pas varié de manière significative sur le plan clinique par rapport au départ.
Des effets indésirables d’ordre cardiovasculaire ont été observés chez des patients participant aux études cliniques portant sur les gélules de nilotinib administrées aux doses recommandées, y compris l’insuffisance cardiaque que l’on a observée chez moins de 1 % des patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib, ainsi que chez des patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée. Lors d’une étude de phase III (A2303) menée sur la LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie, dont la durée médiane du traitement au cours des essais cliniques était de 60,5 mois, parmi les manifestations cardiovasculaires survenues, notons des événements liés à la cardiopathie ischémique (5,0 % et 9,4 % des patients des groupes nilotinib à 300 et à 400 mg, 2 fois par jour, respectivement, et 2,5 % de ceux du groupe imatinib), à l’artériopathie périphérique oblitérante (3,6 % et 2,9 % des patients des groupes nilotinib à 300 et à 400 mg, 2 fois par jour, respectivement, et 0 % de ceux du groupe imatinib) ainsi que des accidents vasculaires cérébraux ischémiques (1,4 % et 3,2 % des patients des groupes nilotinib 300 et 400 mg, 2 fois par jour, respectivement, et 0,7 % de ceux du groupe imatinib).
L’artériopathie périphérique oblitérante, la cardiopathie ischémique et les accidents cardiovasculaires ischémiques ont compris des manifestations telles que la sténose de l’artère fémorale, la sténose de l’artère coronaire, l’accident vasculaire cérébral, l’occlusion du greffon vasculaire, la sténose artérielle des membres et la sténose de l’artère carotide. L’artériopathie périphérique oblitérante peut être grave, évoluer rapidement et toucher plus d’une partie du corps. Elle peut nécessiter des interventions de revascularisation répétées et entraîner des complications pouvant être graves, telles que la nécrose et l’amputation d’un membre. La majorité des patients qui ont subi des effets indésirables cardiovasculaires présentaient des antécédents médicaux connus de maladies cardiovasculaires ou de facteurs de risque de maladies liées à l’athérosclérose.
Dix-neuf patients (5 %) parmi les 365 patients qui avaient reçu des gélules de nilotinib et qui ne présentaient pas d’antécédents médicaux connus de facteurs de risque de maladies cardiovasculaires ont eu des maladies liées à l’athérosclérose. Puisqu’on ignore si les gélules de nilotinib ont pu causer ou entraîner la complication de ces conditions, les patients doivent être surveillés pour détecter tous signes de maladies liées à l’athérosclérose et faire l’objet d’une prise en charge active durant le traitement par Reddy-Nilotinib, conformément aux lignes directrices en vigueur. En présence de signes ou de symptômes aigus de troubles cardiovasculaires, on doit aviser les patients de consulter immédiatement un médecin. Administrer avec précautions chez les patients présentant des facteurs de risque d’athérosclérose (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTION, Surveillance et épreuves de laboratoire et 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la mise en marché).
Fonction endocrinienne et métabolisme
Diabète/hyperglycémie : On a signalé l’apparition fréquente (4,8 %) de nouveaux cas de diabète et d’hyperglycémie chez les patients atteints de LMC des études cliniques complétées. Également, des cas de diabète exacerbés ont été rapportés depuis la commercialisation du produit (voir 8 EFFETS INDÉSIRABLES).
Rétention liquidienne : Des formes de rétention liquidienne liées au traitement et considérées comme graves sur le plan médical, telles qu’un épanchement pleural de grade 3 ou 4, de l’œdème pulmonaire et un épanchement péricardique, ont été signalées à une fréquence peu élevée (de 0,1 à 1 %) dans le cadre d’une étude de phase III menée chez des patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée. Des épisodes semblables ont été signalés dans des rapports de pharmacovigilance. Tout gain pondéral rapide et inattendu doit faire l'objet d'une investigation approfondie. Si des signes ou des symptômes de rétention liquidienne grave surviennent durant le traitement par Reddy-Nilotinib, on doit en évaluer la cause et traiter le patient en conséquence (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Syndrome de Gilbert
Par suite du polymorphisme de l’enzyme UGT1A1 chez les patients qui seraient prédisposés au syndrome de Gilbert ou atteints de ce syndrome, le risque d’augmentation du taux de bilirubine non conjuguée est plus élevé chez les personnes qui prennent du nilotinib, mais le syndrome, quoique potentiellement persistant, est cliniquement bénin. Par conséquent, aucune intervention médicale précise n’est indiquée (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques et 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
Fonction hématologique
Myélosuppression : L’emploi de gélules de nilotinib entraîne souvent une thrombocytopénie, une neutropénie et une anémie (de grade 3 ou 4 sur l’échelle de toxicité CTC du National Cancer Institute). Ces effets sont plus fréquents chez les patients atteints de LMC réfractaires ou intolérants à l’imatinib, en particulier ceux dont la maladie est en phase d’accélération. Il faut réaliser un hémogramme toutes les 2 semaines durant les 2 premiers mois de traitement, puis mensuellement par la suite ou suivant l’état clinique. Généralement réversible, la myélosuppression est habituellement améliorée par la suspension temporaire du traitement ou par la réduction de la dose des gélules de nilotinib (voir 4 POSOLOGIE ET MODE ADMINISTRATION).
Hémorragies
Des hémorragies de l’appareil digestif et du système nerveux central (SNC) ont été rapportées chez 1 % et moins de 1 % des patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib, respectivement. Des hémorragies de l’appareil digestif toutes causes confondues ont été rapportées chez 3 % des patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée qui recevaient des gélules de nilotinib à raison de 300 mg 2 fois par jour et chez 5 % de ceux qui recevaient la dose de 400 mg 2 fois par jour. Des hémorragies du système nerveux central toutes causes confondues ont été signalées chez moins de 1 % des patients des patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée, qui recevaient des gélules de nilotinib à 300 mg et chez des patients qui recevaient des gélules de nilotinib à 400 mg, 2 fois par jour (voir 8 EFFETS INDÉSIRABLES).
Fonctions hépatobiliaire et pancréatique
Hépatotoxicité/Hyperbilirubinémie : Reddy-Nilotinib peut entraîner une augmentation du taux de bilirubine par suite de l’inhibition compétitive de l’uridine-diphosphate-glucoronyl transférase (UGT1A1) ainsi que du taux d’alanine transaminase (ASAT), d’alanine aminotransférase (ALAT) et de phosphatases alcalines (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament et 8 EFFETS INDÉSIRABLES). Les patients traités avec Reddy-Nilotinib et qui seraient prédisposés au syndrome de Gilbert ou atteints de ce syndrome pourraient présenter un plus grand risque d’augmentation du taux de bilirubine non conjuguée. Cette complication peut aussi se manifester chez les patients qui prennent des médicaments qui inhibent l’UGT1A1.
Enfants : Des élévations légères ou modérées et passagères des taux des aminotransférases et de la bilirubine totale ont été observées plus souvent chez les enfants que chez les adultes, ce qui indique que le risque d’hépatotoxicité est plus élevé dans cette population (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique et 8 EFFETS INDÉSIRABLES). En cas d’apparition d’effets hépatotoxiques cliniquement significatifs, il convient d’envisager un ajustement posologique (voir 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance hépatique : Vingt-cinq cas d’insuffisance hépatique ont été rapportés chez les patients atteints de LMC; 5 ont été mortels, y compris 1 cas où il n’y avait pas d’antécédents de défaillance hépatique. On a noté 29 cas d’ascite dans les données groupées des études cliniques qui rendaient compte de tous les effets indésirables toutes causes confondues et portaient sur l’ensemble de la population de patients. Ont été rapportés 3 cas de stéatose hépatique et 2 cas de nécrose du foie durant les essais cliniques. L’un des cas mortels qui remplissait les critères de la règle de Hy était un syndrome hépatorénal accompagné d’une hépatite fulminante chez un homme de 23 ans atteint de LMC qui avait reçu des gélules de nilotinib durant 4 mois. Deux cas d’hépatite cytolytique ont été rapportés parmi les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée. En cas d’apparition d’effets hépatotoxiques cliniquement significatifs, il convient d’envisager un ajustement posologique (voir 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance hépatique
L’insuffisance hépatique a des effets sur les caractéristiques pharmacocinétiques des gélules de nilotinib. Après l’administration d’une dose unique de 200 mg de gélules de nilotinib à des adultes, on a observé une augmentation de 35 %, 35 % et 56 % de son ASC chez des patients atteints respectivement d’insuffisance hépatique d’intensité légère, modérée et grave, comparativement aux témoins dont la fonction hépatique était normale. Par ailleurs, la Cmax du nilotinib à l’état d’équilibre risque d’augmenter jusqu’à environ 29 % en présence d’insuffisance hépatique. On a exclu des études cliniques les patients dont le taux d’ALAT et/ou d’ASAT était plus de 2,5 fois (ou plus de 5 fois, dans les cas d’élévation liée à la leucémie) plus élevé que la limite supérieure de la normale (LSN) et/ou dont la bilirubinémie totale était plus de 1,5 fois plus élevée que la LSN. Le nilotinib est biotransformé principalement dans le foie. Reddy-Nilotinib devrait être administré avec prudence et avec une surveillance clinique étroite (incluant une surveillance de l’intervalle QT) chez les patients atteints d’insuffisance hépatique (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
Élévation de la lipase et de l’amylase sériques : Des cas d’élévation de grade 3/4 du taux de lipase et d’amylase sériques ont été observés. Peu de ces cas s’accompagnaient de douleurs abdominales ou de pancréatite. On a rapporté 5 cas (1,1 %) de pancréatite chez les patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib (n = 458). Chez les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée, 5 (1,8 %) et 8 (2,9 %) cas de pancréatite ont été rapportés chez les patients qui ont reçu des gélules de nilotinib à 300 mg 2 fois par jour (n = 279) et à 400 mg 2 fois par jour (n = 277). Il est recommandé d’user de prudence en présence d’antécédents de pancréatite. En cas d’élévation du taux de lipase accompagnée de symptômes abdominaux, l’administration du traitement doit être interrompue, et il convient de procéder aux épreuves diagnostiques nécessaires pour écarter la présence d’une pancréatite (voir 4 POSOLOGIE ET ADMINISTRATION).
Système immunitaire
On a relevé 6 cas de vasculite (dont 1 cas de vasculite cérébrale) dans les données groupées des études cliniques, qui rendaient compte de tous les effets indésirables toutes causes confondues et portaient sur l’ensemble de la population de patients (voir 8 EFFETS INDÉSIRABLES).
Réactivation du virus de l’hépatite B : La réactivation du virus de l’hépatite B (VHB) s’est produite chez des porteurs chroniques de ce virus après qu’ils aient reçu un inhibiteur de la tyrosine-kinase (ITK) BCR-ABL, dont des gélules de nilotinib. Certains de ces cas ont entraîné une insuffisance hépatique aiguë ou une hépatite fulminante ayant mené à une greffe du foie ou à la mort.
Avant d’amorcer un traitement par le nilotinib, on doit faire subir un test aux patients pour écarter toute infection par le VHB. Les patients qui prennent actuellement le nilotinib doivent subir un test initial pour qu’on identifie les porteurs chroniques de ce virus. On doit consulter des experts en matière d’hépatopathies et de traitement de l’hépatite B avant d’instaurer un traitement chez des patients s’étant révélés porteurs du VHB (y compris ceux qui sont atteints d’une hépatite B active) et ceux qui obtiennent un test positif pour l’infection par le VHB en cours de traitement. Les porteurs du VHB qui nécessitent un traitement par le nilotinib doivent faire l’objet d’une surveillance étroite des signes et symptômes d’une infection active par le VHB tout au long du traitement et durant plusieurs mois après l’arrêt de celui-ci.
Surveillance et épreuves de laboratoire
Il faut réaliser un hémogramme toutes les 2 semaines durant les 2 premiers mois de traitement, puis mensuellement par la suite ou selon l’état clinique du patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Il faut réaliser une électrocardiographie (ECG) avant le traitement, 7 jours après le début du traitement, puis périodiquement par la suite. Il faut procéder à cet examen après chaque modification de dose (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques et 7 MISES EN GARDE ET PRÉCAUTIONS).
La fonction hépatique (transaminases, bilirubine totale et phosphatases alcalines) doit faire l’objet d’un suivi avant le traitement, fréquemment pendant le traitement, après chaque modification de la dose ou selon l’état clinique du patient (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques, 7 MISES EN GARDE ET PRÉCAUTIONS et 16 TOXICOLOGIE NON CLINIQUE).
Les électrolytes (dont le phosphore, le potassium et le magnésium) ainsi que le taux de lipase et d’amylase sériques, la glycémie à jeun et le taux de créatine kinase (CPK), d’acide urique, de créatinine et lacticodéshydrogénase (LDH) doivent être surveillés avant le traitement et fréquemment durant le traitement par le nilotinib ou selon l’état clinique du patient (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
Les patients atteints d’artériopathie périphérique oblitérante symptomatique doivent faire l’objet d’une surveillance et d’une prise en charge active durant le traitement par le nilotinib, conformément aux lignes directrices en vigueur.
Il faut garder bien hydratés les patients qui risquent fortement de présenter un syndrome de lyse tumorale.
Lors d’une étude de phase III menée chez des patients atteints de LMC nouvellement diagnostiquée, 1,1 % des sujets traités par des gélules de nilotinib à 400 mg deux fois par jour ont présenté une élévation du taux sérique de cholestérol total de grade 3 ou 4; de telles élévations n’ont pas été signalées dans le groupe recevant la dose de 300 mg deux fois par jour (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les études cliniques). Il est recommandé de dresser un bilan lipidique avant l’amorce du traitement par le nilotinib et de réévaluer celui-ci après 3 mois et 6 mois de traitement, puis au moins une fois par année durant le traitement (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologique recommandée et ajustement posologique et 8 EFFETS INDÉSIRABLES). Si les résultats des tests indiquent qu’un traitement doit être administré, le médecin doit suivre les normes de pratique et les lignes directrices de traitement locales. S’il faut administrer des hypolipidémiants, consulter la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament avant d’entreprendre un tel traitement.
On doit peser les patients et les suivre régulièrement afin de déceler tout signe et symptôme de rétention liquidienne (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Si les mesures thérapeutiques employées comprennent des médicaments, veuillez consulter la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament avant d’amorcer le traitement.
Les paramètres usuels de la croissance et du développement physique des enfants traités par Reddy-Nilotinib doivent faire l’objet d’un suivi.
Surveillance des taux de transcriptions BCR-ABL chez les patients qui ont cessé de recevoir Reddy-Nilotinib :
Dans le contexte d’une rémission sans traitement et de la reprise du traitement, les taux de transcriptions BCR-ABL chez les patients admissibles à l’arrêt du traitement doivent être surveillés au moyen d’une épreuve diagnostique quantitative validée pour la mesure des taux de réponse moléculaire (RM) et qui a une sensibilité d’au moins RM4,5 (BCR-ABL/ABL ≤ 0,0032 % selon l’échelle internationale).
Chez les patients qui cessent de recevoir Reddy-Nilotinib, la formule sanguine et les taux de transcriptions BCR-ABL doivent être surveillés 1 fois par mois pendant la première année, toutes les 6 semaines pendant la deuxième année, puis toutes les 12 semaines.
Chez les patients chez qui la maladie est nouvellement diagnostiquée, le traitement par Reddy-Nilotinib doit être réinstauré dans les 4 semaines suivant la perte de la réponse moléculaire majeure (RMM, soit RM3,0 ou BCR-ABL/ABL ≤ 0,1 % selon l’échelle internationale).
Chez les patients réfractaires ou intolérants à un traitement antérieur incluant l’imatinib, Reddy-Nilotinib doit être réinstauré dans les 4 semaines suivant la perte de la RMM ou la perte confirmée de la RM4,0 (perte de RM4,0 à deux mesures consécutives prises à des intervalles d’au moins 4 semaines; BCR-ABL/ABL ≤ 0,1 % selon l’échelle internationale).
Chez les patients qui n’obtiennent pas de RMM 3 mois après la reprise du traitement, il faut effectuer une recherche de mutations dans le domaine kinase de BCR-ABL.
Surveillance des taux de transcriptions BCR-ABL chez les patients ayant repris le traitement après la perte de la réponse moléculaire :
En cas de reprise du traitement suivant une perte de la réponse moléculaire, la formule sanguine et les taux de transcriptions BCR-ABL doivent être surveillés 1 fois par mois jusqu’à ce que la RMM soit rétablie, puis toutes les 12 semaines par la suite.
Appareil locomoteur
Plusieurs cas possibles de rhabdomyolyse, dont certains s’accompagnaient d’une élévation de la créatinine, de la créatine kinase et de la créatine phosphokinase sériques ainsi que des transaminases hépatiques ont été rapportés (fréquence inconnue). Plusieurs de ces cas étaient touchés présentaient des facteurs de risque préexistants et/ou prenaient en concomitance des médicaments reconnus pour être associés à la rhabdomyolyse (voir 8 EFFETS INDÉSIRABLES).
Considérations périopératoires
Gastrectomie totale : On a observé une réduction de la biodisponibilité du nilotinib lors de l’emploi de gélules de nilotinib à raison de 400 mg, 2 fois par jour, chez les patients ayant subi une gastrectomie totale par rapport à ceux n’ayant pas subi ce type de chirurgie (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique). Il convient donc d’envisager un suivi plus rapproché des adultes et des enfants.
Fonction rénale
Une insuffisance rénale aiguë (incluant un cas de mortalité) a été signalée chez 4 patients atteints de LMC (peu fréquente).
Insuffisance rénale
L’emploi du nilotinib n’a pas été étudié en présence d’insuffisance rénale. On a exclu des études cliniques les patients dont la créatininémie était plus de 1,5 fois plus élevée que la LSN.
Reddy-Nilotinib et ses métabolites ne sont pas excrétés par les reins (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Étant donné le risque possible de syndrome de lyse tumorale chez les patients traités par le nilotinib, les patients dont la fonction rénale est affaiblie pourraient y être particulièrement vulnérables (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
Appareil respiratoire
Quatre cas de pneumopathie interstitielle (grade 3 ou 4) ont été relevés (peu fréquente) chez les patients atteints de LMC.
Santé reproductive : Risque pour les femmes et les hommes
Fertilité : On ignore l’effet des gélules de nilotinib sur la fertilité des hommes et des femmes. On a observé une hausse du nombre de pertes post-implantation lors de l’étude sur la fertilité (traitement de rats et de rates) et de l’étude sur l’embryotoxicité (traitement de lapines; voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes et 16 TOXICOLOGIE NON CLINIQUE, Études sur les effets toxiques pour la reproduction). Les patients, hommes et femmes, qui sont actifs sexuellement pendant le traitement par le nilotinib doivent recourir à une méthode de contraception très efficace. Avant l’amorce du traitement, le médecin doit aviser le patient de ces faits et le conseiller adéquatement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Femmes fertiles et Patients de sexe masculin).
Femmes fertiles
Est dite « fertile » toute femme qui a ses règles ou qui est physiologiquement capable de tomber enceinte.
Reddy-Nilotinib peut être nuisible pour le fœtus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes). Il faut conseiller à toute femme apte à procréer d’employer une méthode contraceptive très efficace durant le traitement par le nilotinib et pendant au moins 4 semaines suivant la prise de la dernière dose. Par « très efficace », on entend une méthode de contraception qui est associée à un faible taux d’échec (moins de 1 % par année) lorsqu’elle est utilisée assidûment et correctement. Si une grossesse se déclare pendant la prise de nilotinib, le médecin doit soupeser les bienfaits du traitement pour la mère et les risques pour le fœtus, puis discuter des options thérapeutiques avec la patiente.
Patients de sexe masculin
On ignore si le nilotinib est présent dans le sperme. Les hommes actifs sexuellement doivent toujours recourir à une méthode de contraception hautement efficace pendant le traitement par le nilotinib et pendant au moins 4 semaines suivant la prise de la dernière dose. Après la commercialisation du produit, des fausses-couches, des accouchements prématurés et des anomalies fœtales ont été déclarés par des femmes étant tombées enceintes de patients traités par le nilotinib (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la mise en marché).
Ainsi, les hommes doivent aviser leurs partenaires sexuelles féminines du fait qu’ils prennent le nilotinib et des risques graves auxquels le fœtus pourrait être exposé s’il y avait conception pendant le traitement.
Sensibilité/intolérance
Comme les gélules Reddy-Nilotinib contiennent du lactose, leur emploi est déconseillé en présence de certains troubles héréditaires rares comme l’intolérance au galactose, le déficit profond en lactase ou la malabsorption du glucose-galactose.
Syndrome de lyse tumorale
D’après les données groupées des études cliniques, des cas de syndrome de lyse tumorale ont été signalés chez des patients traités par des gélules de nilotinib. Pour connaître les recommandations relatives à la surveillance, consulter la section 4 POSOLOGIE ET ADMINISTRATION.
7.1 Populations particulières
7.1.1 Femmes enceintes
On dispose de peu de données sur l’emploi des gélules de nilotinib chez la femme enceinte. Reddy-Nilotinib ne devrait pas être administré durant la grossesse. Après la commercialisation du produit, on a signalé la survenue d’effets indésirables graves (fausses-couches, accouchements prématurés, anomalies et/ou morts fœtales) chez des femmes ayant reçu des gélules de nilotinib pendant la grossesse (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la mise en marché, Troubles liés à la grossesse, à la puerpéralité et à la périnatalité et Affections congénitales, familiales et génétiques).
Au cours d’études où des rates et des lapines gravides ont été exposées au nilotinib dans une mesure comparable à l’exposition humaine lors du traitement par des gélules de nilotinib, on a constaté que le médicament pouvait être toxique, voire létal pour la mère, l’embryon et le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE, Études sur les effets toxiques pour la reproduction). Le nilotinib et/ou ses métabolites atteignent le fœtus par transfert placentaire, ce qui pourrait expliquer la survenue d’effets embryolétaux et embryotoxiques (voir 14 ÉTUDES CLINIQUES, Pharmacologie détaillée, Pharmacocinétique chez l’animal).
Avant d’entreprendre un traitement par Reddy-Nilotinib chez une femme enceinte, il faut aviser celle-ci de l’éventuelle toxicité du médicament pour le fœtus. Si une grossesse se déclare pendant la prise de Reddy-Nilotinib, le médecin doit soupeser les bienfaits du traitement pour la mère et les risques pour le fœtus, puis discuter des options thérapeutiques avec la patiente.
Si une femme recevant Reddy-Nilotinib songe à devenir enceinte, l’arrêt du traitement peut être envisagé dans la mesure où elle satisfait aux critères d’admissibilité décrits dans la section 4 POSOLOGIE ET ADMINISTRATION. Il existe peu de données sur la grossesse dans le contexte d’une tentative de rémission sans traitement (RST). Si une grossesse est planifiée au cours de la phase de rémission sans traitement, la patiente doit être informée que son traitement par Reddy-Nilotinib pourrait devoir être réinstauré pendant sa grossesse (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes).
7.1.2 Femmes qui allaitent
Les études menées chez des animaux ont permis de constater que le nilotinib est excrété dans le lait des rates (voir 14 ÉTUDES CLINIQUES, Pharmacologie détaillée, Pharmacocinétique chez l’animal et 16 TOXICOLOGIE NON CLINIQUE). L’allaitement est déconseillé pendant le traitement par Reddy-Nilotinib et pendant au moins 2 semaines suivant la prise de la dernière dose, puisque des risques pour le nourrisson ne peuvent être exclus.
7.1.3 Enfants
Enfants (âgés de 2 à moins de 18 ans)
Il n’existe aucune donnée sur l’emploi de gélules de nilotinib chez les enfants de moins de 2 ans.
Les effets à long terme d’un traitement prolongé par des gélules de nilotinib chez les enfants sont inconnus. Des cas de retard de croissance ont été rapportés chez des enfants traités par des gélules de nilotinib. Il convient d’informer le patient et ses aidants de la possibilité que des anomalies de croissance surviennent (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les études cliniques, Retard de croissance chez les enfants). La croissance et le développement des enfants traités par Reddy-Nilotinib doivent faire l’objet d’une étroite surveillance (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
L’arrêt du traitement par Reddy-Nilotinib aux fins d’une tentative de rémission sans traitement n’a pas été évalué chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans)
Environ 12 % et 30 % des participants aux études cliniques (l’étude de phase III (A2303) menée sur la LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie et l’étude de phase II (A2101) menée sur la LMC en phase d’accélération ou en phase chronique chez les patients porteurs du chromosome Philadelphie réfractaires ou intolérants à un traitement antérieur) avaient au moins 65 ans. On n’a observé aucune différence importante sur les plans de l’innocuité et de l’efficacité entre ces patients et des adultes ayant entre 18 et 65 ans.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Résumé du tableau d’innocuité
Le tableau d’innocuité des gélules de nilotinib décrit ci-dessous repose sur des données obtenues auprès de patients adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée, recueillies lors d’une étude de phase III menée en mode ouvert, avec répartition aléatoire et témoin actif. Une population de patients adultes atteints de LMC en phase chronique et en phase d’accélération réfractaires ou intolérants à un traitement antérieur a servi de référence pour les indications autorisées pour la commercialisation (voir Tableau 8-1 et la section 1 INDICATIONS). Les renseignements sur l’innocuité tirés de deux études ayant porté sur l’arrêt du traitement par des gélules de nilotinib (I2201 et A2408) sont également fournis.
Mort cardiaque subite
Dans les études cliniques qui comprenaient l’étude de phase II (A2101), le programme d’accès élargi et le programme d’accès au médicament pour des raisons humanitaires, 19 cas de mort cardiaque subite ont été rapportés chez 11 351 patients traités avec des gélules de nilotinib (peu fréquente, soit 0,17 %). Des 19 cas, 13 cas documentés présentaient des antécédents médicaux de cardiopathie ou de facteurs de risque importants de mort cardiaque subite. Quatre des 19 cas de mort cardiaque subite ne présentaient pas d’antécédents de maladie cardiaque. Les affections concomitantes, en plus de la leucémie myéloïde, ainsi que l'utilisation concomitante de médicaments, étaient fréquentes. Des anomalies de la repolarisation ventriculaire peuvent avoir contribué à ces décès. Aucun cas de mort cardiaque subite n’a été signalé chez les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée au cours de l’étude de phase III, peu importe le groupe de traitement auquel ils appartenaient.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
LMC en phase chronique nouvellement diagnostiquée chez les patients adultes porteurs du chromosome Philadelphie
Les données présentées ci-dessous reflètent l’exposition aux gélules de nilotinib lors d’une étude de phase III avec répartition aléatoire (A2303) menée chez des patients adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée qui ont reçu le médicament à la dose recommandée de gélules de nilotinib à 300 mg 2 fois par jour (n = 279). La durée médiane du traitement était de 60,5 mois (extrêmes : 0,1 et 70,8 mois). Chez les patients porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée traités par des gélules de nilotinib à 400 mg 2 fois par jour (n = 277), la durée médiane du traitement était de 60,7 mois (extrêmes : 0,2 et 71,8 mois).
Les effets indésirables liés au traitement de nature non hématologique qui sont survenus très fréquemment (≥ 10 %) dans le groupe ayant reçu des gélules de nilotinib à 300 mg 2 fois par jour et le groupe traité par des gélules de nilotinib à 400 mg 2 fois par jour étaient : éruption cutanée, prurit, céphalées, nausées, alopécie, myalgie et fatigue. La plupart des effets indésirables liés au traitement étaient d’intensité légère à modérée (grade 1 ou 2). Les douleurs dans la partie supérieure de l’abdomen ont été très fréquemment rapportées dans le groupe à 300 mg 2 fois par jour et elles étaient moins fréquentes dans le groupe à 400 mg 2 fois par jour, alors que l’arthralgie et la sécheresse cutanée ont été signalées très fréquemment dans le groupe à 400 mg 2 fois par jour et moins dans le groupe à 300 mg 2 fois par jour.
La diarrhée, la constipation, les spasmes musculaires, les vomissements, les douleurs abdominales, l’œdème périphérique la dyspepsie et l’asthénie ont été peu fréquents (< 10 % et ≥ 5 %) dans les groupes recevant des gélules de nilotinib à 300 mg 2 fois par jour et à 400 mg 2 fois par jour. Ces effets étaient d’intensité légère à modérée, ils ont pu être pris en charge et n’ont généralement pas nécessité de réduction de la dose. De plus, l’érythème et les douleurs osseuses ont été moins fréquents dans le groupe traité à raison de 300 mg 2 fois par jour (< 10 % et ≥ 5 %), tandis qu’une douleur dans les membres a été observée peu fréquemment dans le groupe traité à raison de 400 mg 2 fois par jour (< 10 % et ≥ 5 %).
Des cas d’épanchement pleural et péricardique sont survenus chez < 1 % des patients qui recevaient des gélules de nilotinib à raison de 300 ou de 400 mg 2 fois par jour. Un cas d’épanchement pleural de grade 3 ou 4 est survenu chez un patient ayant reçu des gélules de nilotinib à 300 mg 2 fois par jour.
Des hémorragies de l’appareil digestif toutes causes confondues ont été signalées chez 3 % des patients qui ont reçu des gélules de nilotinib à 300 mg 2 fois par jour et chez 5 % de ceux qui ont reçu la dose de 400 mg 2 fois par jour.
L’allongement maximal moyen de l’intervalle QTcF par rapport au début de l’étude était de 12,3 ms dans le groupe ayant reçu des gélules de nilotinib à raison de 300 mg 2 fois par jour (limite supérieure de l’IC à 90 % bilatéral : 14,4) et de 12,9 ms dans le groupe ayant reçu des gélules de nilotinib à raison de 400 mg 2 fois par jour (limite supérieure de l’IC à 90 % bilatéral : 15,1).
Dans l’ensemble des groupes de traitement par des gélules de nilotinib, aucun patient n’a présenté un intervalle QTcF absolu supérieur à 500 ms durant son traitement médicamenteux, et aucun épisode de torsade de pointes n’a été relevé. Un patient du groupe traité à raison de 400 mg 2 fois par jour a présenté un intervalle QTcF absolu supérieur à 480 ms. Un allongement de l’intervalle QTcF dépassant d’au moins 60 ms l’intervalle de départ a été observé chez 5 patients durant leur traitement par des gélules de nilotinib (1 patient du groupe ayant reçu des gélules de nilotinib à 300 mg 2 fois par jour et 4 patients du groupe traité par des gélules de nilotinib à 400 mg 2 fois par jour). Aucun patient de l’un ou l’autre des groupes de traitement n’a montré une FEVG inférieure à 45 % durant le traitement. De plus, aucun patient n’a présenté une diminution de la FEVG supérieure ou égale à 15 % par rapport à la FEVG de départ.
Aucun cas de mort cardiaque subite n’a été signalé dans les groupes de traitement.
Les effets indésirables liés au traitement de nature hématologique observés chez les patients qui ont reçu des gélules de nilotinib à 300 mg 2 fois par jour et à 400 mg 2 fois par jour, respectivement, comprennent la myélosuppression : thrombocytopénie (18 %; 20 %), neutropénie (15 %; 11 %) et anémie (8 %; 9 %). Les effets indésirables de nature biochimique liés au traitement et observés chez les patients qui ont reçu des gélules de nilotinib à 300 mg 2 fois par jour et à 400 mg 2 fois par jour, respectivement, comprennent : élévation du taux d’alanine aminotransférase (24 %; 29 %), hyperbilirubinémie (17 %; 17 %), élévation du taux d’aspartate aminotransférase (12 %; 15 %), élévation du taux de lipase (11 %; 10 %), élévation de la bilirubinémie (10 %; 14 %), hyperglycémie (4 %; 5 %), hypercholestérolémie (3 %; 6 %) et hypertriglycéridémie (< 1 %; 1 %). Consulter le Tableau 8-2 pour connaître les anomalies biologiques de grade 3 ou 4.
Les effets indésirables ont entraîné l’interruption du traitement chez 10 % des patients qui ont reçu des gélules de nilotinib à raison de 300 mg 2 fois par jour et 17 % des patients qui ont reçu des gélules de nilotinib à raison de 400 mg 2 fois par jour.
LMC en phase d’accélération ou en phase chronique chez les patients adultes porteurs du chromosome Philadelphie réfractaires ou intolérants à au moins un traitement antérieur
Les données ci-dessous sont tirées de 458 patients adultes porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à au moins un traitement antérieur, y compris l’imatinib ayant été exposés aux gélules de nilotinib (de ces patients, 321 étaient atteints de LMC en phase chronique et 137, de LMC en phase d’accélération) dans le cadre d’une étude multicentrique ouverte au cours de laquelle les patients ont été traités à la dose recommandée de 400 mg 2 fois par jour.
Les effets indésirables liés au traitement, de nature non hématologique qui ont été rapportés très souvent (> 10 % chez l’ensemble des patients atteints de LMC en phase chronique et en phase d’accélération) ont été les suivants : éruption cutanée, prurit, nausées, fatigue, céphalées, constipation, diarrhée, vomissements et myalgie. La plupart de ces effets étaient peu ou modérément intenses, l’alopécie, les spasmes musculaires, une baisse de l’appétit, l’arthralgie, les douleurs osseuses, les douleurs abdominales, l’œdème périphérique et l’asthénie ont été moins fréquents (< 10 % et ≥ 5 %) et peu ou modérément intenses (grade 1 ou 2).
Des cas d’épanchement pleural et péricardique, de même que des complications liées à la rétention liquidienne, sont survenus chez moins de 1 % des patients qui recevaient des gélules de nilotinib.
On a observé des cas d’insuffisance cardiaque chez moins de 1 % des patients. Un intervalle QTcF dépassant 500 ms a été observé chez 4 patients (< 1 %) dans cette étude. Aucun épisode de torsade de pointes (transitoire ou soutenu) n’a été observé.
Des hémorragies de l’appareil digestif et du système nerveux central ont été rapportées chez 1 % et moins de 1 % des patients, respectivement.
Les effets indésirables hématologiques liés au traitement incluent la myélosuppression : la thrombocytopénie (31 %), la neutropénie (17 %) et l’anémie (14 %). Consulter le Tableau 2 pour connaître les anomalies biologiques de grade 3 ou 4.
Les effets indésirables liés au traitement ont entraîné l’interruption du traitement chez 16 % et 10 % des patients atteints de LMC en phase chronique et en phase d’accélération, respectivement.
Effets indésirables liés au traitement le plus souvent signalés
Les effets indésirables non hématologiques liés au traitement (à l’exception des anomalies biologiques) survenus chez au moins 5 % des participants adultes aux études cliniques portant sur les gélules de nilotinib qui ont mené aux indications approuvées sont énumérés dans le Tableau 8-1. Ils sont énumérés par ordre décroissant de fréquence, suivant 2 strates : très fréquents (≥ 10 %) ou fréquents (de ≥ 1 % à < 10 %). Dans chaque catégorie de fréquence, les effets indésirables sont énumérés par ordre décroissant de gravité. La fréquence est établie d’après les valeurs les plus élevées observées dans l’un ou l’autre des groupes traités par des gélules de nilotinib au cours des 2 études. Les valeurs comportant une décimale ont été arrondies au nombre entier.
Tableau 8-1 Effets indésirables liés au traitement les plus fréquents, de nature non hématologique (≥ 5 % dans l’un ou l’autre des groupes d’adultes traités par des gélules de nilotinib)
LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie Analyse au 60e mois | LMC en phase d’accélération ou en phase chronique chez les patients porteurs du chromosome Philadelphie réfractaires ou intolérants à un traitement antérieur Analyse au 24e mois | ||||||||||||
Gélules de nilotinib à 300 mg 2 f.p.j. | Gélules de nilotinib à 400 mg 2 f.p.j. | Imatinib à 400 mg 1 f.p.j. | Gélules de nilotinib à 300 mg 2 f.p.j. | Gélules de nilotinib à 400 mg 2 f.p.j. | Imatinib à 400 mg 1 f.p.j. | Gélules de nilotinib à 400 mg 2 f.p.j. | |||||||
| TOUS grades (%) | Grade 3 ou 4 (%) | TOUS grade s (%) | Grade 3 ou 4 (%) | LMC phase chronique Grade 3 ou 4 (%) | LMC phase d’accél. Grade 3 ou 4 (%) | ||||||||
| Fonction ou appareil | Effet indésirable | N = 279 % | N = 277 % | N = 280 % | N = 279 % | N = 277 % | N = 280 % | N = 458 % | N = 458 % | N = 321 % | N = 137 % | ||
| Métabolisme et nutrition | Baisse de l’appétit1 | 4 | 4 | 3 | 0 | 0 | 0 | 8 | < 1 | < 1 | 0 | ||
| Système nerveux | Céphalées | 16 | 22 | 10 | 2 | 1 | < 1 | 15 | 1 | 2 | < 1 | ||
| Appareil digestif | Nausées | 14 | 21 | 35 | < 1 | 1 | < 1 | 20 | < 1 | < 1 | < 1 | ||
| Constipation | 10 | 7 | 3 | 0 | < 1 | 0 | 12 | < 1 | < 1 | 0 | |||
| Diarrhée | 9 | 7 | 31 | < 1 | 0 | 3 | 11 | 2 | 2 | < 1 | |||
| Vomissements | 6 | 9 | 19 | 0 | 1 | 0 | 10 | < 1 | < 1 | 0 | |||
| Douleurs dans la partie supérieure de l’abdomen | 10 | 9 | 8 | 1 | 0 | < 1 | 5 | < 1 | < 1 | 0 | |||
Douleurs abdominales | 6 | 6 | 4 | 0 | < 1 | 0 | 6 | < 1 | < 1 | < 1 | |||
| Dyspepsie | 5 | 5 | 6 | 0 | < 1 | 0 | 3 | 0 | 0 | 0 | |||
| Peau et tissu sous-cutané | Éruption cutanée | 33 | 39 | 14 | < 1 | 3 | 2 | 28 | 1 | 2 | 0 | ||
| Prurit | 18 | 16 | 5 | < 1 | < 1 | 0 | 24 | < 1 | < 1 | 0 | |||
LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie Analyse au 60e mois | LMC en phase d’accélération ou en phase chronique chez les patients porteurs du chromosome Philadelphie réfractaires ou intolérants à un traitement antérieur Analyse au 24e mois | |||||||||||
Gélules de nilotinib à 300 mg 2 f.p.j. | Gélules de nilotinib à 400 mg 2 f.p.j. | Imatinib à 400 mg 1 f.p.j. | Gélules de nilotinib à 300 mg 2 f.p.j. | Gélules de nilotinib à 400 mg 2 f.p.j. | Imatinib à 400 mg 1 f.p.j. | Gélules de nilotinib à 400 mg 2 f.p.j. | ||||||
| TOUS grades (%) | Grade 3 ou 4 (%) | TOUS grade s (%) | Grade 3 ou 4 (%) | LMC phase chronique Grade 3 ou 4 (%) | LMC phase d’accél. Grade 3 ou 4 (%) | |||||||
| Fonction ou appareil | Effet indésirable N = 279 % | N = 277 % | N = 280 % | N = 279 % | N = 277 % | N = 280 % | N = 458 % | N = 458 % | N = 321 % | N = 137 % | ||
| Alopécie 10 | 14 | 6 | 0 | 0 | 0 | 9 | 0 | 0 | 0 | |||
| Sécheresse de la 10 peau | 12 | 5 | 0 | 0 | 0 | 5 | 0 | 0 | 0 | |||
| Érythème 3 | 6 | 3 | 0 | 0 | 0 | 5 | < 1 | < 1 | 0 | |||
| Appareil locomoteur et tissu conjonctif | Myalgie 10 | 12 | 13 | < 1 | < 1 | < 1 | 10 | < 1 | < 1 | < 1 | ||
| Arthralgie 8 | 10 | 8 | < 1 | 0 | < 1 | 7 | < 1 | 1 | 0 | |||
| Spasmes 9 musculaires | 9 | 30 | 0 | < 1 | 1 | 8 | < 1 | < 1 | 0 | |||
| Douleurs osseuses 4 | 5 | 4 | 0 | < 1 | < 1 | 6 | < 1 | < 1 | 0 | |||
| Douleurs aux 5 membres | 3 | 8 | < 1 | < 1 | < 1 | 5 | < 1 | < 1 | < 1 | |||
| Organisme entier et point d’administration | Fatigue 12 | 11 | 13 | 0 | < 1 | 1 | 17 | 1 | 1 | < 1 | ||
| Asthénie 9 | 5 | 9 | < 1 | < 1 | 0 | 6 | 0 | 0 | 0 | |||
| Œdème 5 périphérique | 7 | 18 | < 1 | 0 | 0 | 6 | 0 | 0 | 0 | |||
1 Comprend également le terme privilégié anorexie.
Les valeurs en pourcentage ont été arrondies aux fins de présentation dans ce tableau. Les valeurs comportant une décimale ont été arrondies au nombre entier afin de cerner les effets indésirables survenus à une fréquence d’au moins 5 % et de les classer selon leur fréquence. Effets indésirables observés moins souvent durant les essais cliniques (< 5 %)
Données supplémentaires tirées des essais cliniques (études A2101 et A2303)
Les effets indésirables suivants ont été rapportés chez moins de 5 % des participants adultes traités aux doses recommandées dans le cadre des études cliniques sur les gélules de nilotinib ayant mené aux indications approuvées (effets fréquents : de ≥ 1 % à < 10 %; effets peu fréquents : de > 0,1 % à < 1 %; les effets survenus isolément sont dits de fréquence inconnue). Les anomalies biologiques très fréquentes (≥ 10 %) non énumérées dans le Tableau 8-1 le sont ici. Ces effets indésirables, répertoriés lors d’analyses réalisées dans deux essais cliniques, sont mentionnés compte tenu de leur pertinence clinique et énumérés par ordre décroissant de gravité dans chacune des catégories : 1. LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie – analyse au 60e mois et 2. LMC en phase d’accélération ou en phase chronique chez les patients porteurs du chromosome Philadelphie réfractaires ou intolérants – analyse au 24e mois.
Fonction cardiaque :
Fréquents : angine de poitrine, arythmie (y compris bloc auriculoventriculaire, flutter, extrasystoles, fibrillation auriculaire, tachycardie et bradycardie), insuffisance cardiaque, palpitations, allongement de l’intervalle QT confirmé par ECG. Peu fréquents : infarctus du myocarde, maladie coronarienne, souffle cardiaque, épanchement péricardique, thrombose veineuse profonde, cyanose. Fréquence inconnue : myocardite, dysfonctionnement ventriculaire, péricardite, diminution de la fraction d’éjection, transposition congénitale des gros vaisseaux chez des nouveau-nés (mortelle), arythmie ventriculaire, troubles valvulaires.
Infections et infestations :
Fréquents : folliculite, infection des voies respiratoires supérieures (y compris pharyngite, rhinopharyngite, rhinite).
Peu fréquents : pneumonie, bronchite, infection des voies urinaires, infection par le virus de l’herpès, candidose (y compris la forme buccale), gastroentérite. Fréquence inconnue : septicémie, abcès sous-cutané, abcès anal, furoncle, pied d’athlète, réactivation du virus de l’hépatite B.
Néoplasmes bénins, malins et non précisés :
Fréquent : papillome cutané.
Fréquence inconnue : papillome buccal, paraprotéinémie.
Systèmes sanguin et lymphatique :
Fréquents : leucopénie, éosinophilie, neutropénie fébrile, pancytopénie, lymphopénie. Fréquence inconnue : thrombocytémie, leucocytose.
Système endocrinien :
Peu fréquents : hyperthyroïdie, hypothyroïdie.
Fréquence inconnue : hyperparathyroïdie secondaire, thyroïdite.
Métabolisme et nutrition :
Très fréquent : hypophosphatémie (y compris diminution du taux sanguin de phosphore). Fréquents : déséquilibre électrolytique (y compris hypomagnésémie, hyperkaliémie, hypokaliémie, hyponatrémie, hypocalcémie, hypercalcémie, hyperphosphatémie), diabète (rarement identifié comme étant de type 1 ou 2), hyperglycémie, hypercholestérolémie, hypertriglycéridémie, hyperlipidémie.
Peu fréquents : goutte, déshydratation, augmentation de l’appétit, apparition de nouveaux cas de diabète, dyslipidémie.
Fréquence inconnue : hyperuricémie, hypoglycémie.
Psychiatrie :
Fréquent : dépression, insomnie, anxiété.
Fréquence inconnue : désorientation, confusion mentale, amnésie, dysphorie.
Système nerveux :
Fréquents : étourdissements, neuropathie périphérique, hypoesthésie, paresthésie. Peu fréquents : hémorragie intracrânienne, accident ischémique cérébral, accident ischémique transitoire, infarctus cérébral, migraine, perte de conscience (y compris la syncope), tremblements, troubles de l’attention, hyperesthésie.
Fréquence inconnue : accident vasculaire cérébral, sténose du tronc basilaire, œdème cérébral, névrite optique, léthargie, dysesthésie, syndrome des jambes sans repos.
Yeux :
Fréquents : hémorragie oculaire, œdème périorbitaire, prurit oculaire, conjonctivite, sécheresse oculaire (y compris xérophtalmie).
Peu fréquents : troubles de la vue, vision trouble, baisse de l’acuité visuelle, œdème des paupières, photopsie, hyperémie (sclérale, conjonctivale, oculaire), irritation oculaire, hémorragie conjonctivale.
Fréquence inconnue : œdème papillaire, diplopie, photophobie, enflure des yeux, blépharite, douleur oculaire, choriorétinopathie, conjonctivite allergique, maladies de la surface oculaire.
Oreilles et organe de l’équilibre :
Fréquent : vertiges.
Fréquence inconnue : baisse de l’ouïe, otalgie, acouphène.
Immunité :
Fréquence inconnue : vascularite (cérébrale, leucocytoclasique), hypersensibilité.
Vaisseaux sanguins :
Fréquents : hypertension, bouffées vasomotrices.
Peu fréquents : crise hypertensive, artériopathie périphérique oblitérante (y compris la sténose de l’artère fémorale), sténose de l’artère coronaire, sténose de l’artère carotide, sténose artérielle des membres, accident vasculaire cérébral, hématome, artériosclérose.
Fréquence inconnue : choc hémorragique, artériosclérose oblitérante, hypotension, thrombose, infarctus cérébral, hémorragie cérébrale, trouble amnésique, trouble vasculaire périphérique, claudication intermittente, vasculite, collapsus cardiovasculaire, sténose veineuse, trouble artériel, occlusion de l’artère fémorale, artériosclérose aortique, ischémie périphérique, artériopathie oblitérante, artérite oblitérante, épanchement sanguin, occlusion du greffon vasculaire, sténose artérielle périphérique.
Poumons, thorax et médiastin :
Fréquents : dyspnée, dyspnée d’effort, épistaxis, toux, dysphonie. Peu fréquents : œdème pulmonaire, épanchement pleural, pneumopathie interstitielle, douleur pleurétique, pleurésie, douleur pharyngo-laryngienne, irritation de la gorge. Fréquence inconnue : hypertension pulmonaire, respiration sifflante, douleur oropharyngée.
Appareil digestif :
Fréquents : pancréatite aiguë, malaise abdominal, distension abdominale, dyspepsie, dysgueusie, flatulences.
Peu fréquents : hémorragie digestive, méléna, aphtes buccaux, reflux gastro-œsophagien, stomatite, douleur œsophageale, sécheresse buccale, gastrite, sensibilité dentaire.
Fréquence inconnue : ulcère gastro-intestinal perforant, hémorragie rétropéritonéale, hématémèse, ulcère d’estomac, œsophagite ulcéreuse, occlusion partielle de l’intestin, entérocolite, hémorroïdes, hernie hiatale, hémorragie rectale, gingivite.
Voies hépatobiliaires :
Très fréquent : hyperbilirubinémie (y compris élévation du taux sanguin de bilirubine). Fréquent : anomalies de la fonction hépatique
Peu fréquents : insuffisance hépatique, manifestation d’hépatotoxicité, hépatite toxique, ascite, ictère.
Fréquence inconnue : cholestase, nécrose hépatique, stéatose hépatique, hépatomégalie.
Peau et tissu sous-cutané :
Fréquents : sueurs nocturnes, eczéma, urticaire, hyperhidrose, contusion, acné, dermatite (y compris les formes allergiques, exfoliatives et acnéiformes). Peu fréquents : éruption exfoliative, éruption médicamenteuse, douleur cutanée, ecchymose, enflure du visage.
Fréquence inconnue : psoriasis, érythème multiforme, érythème noueux, ulcère cutané, érythrodysesthésie palmo-plantaire, pétéchies, photosensibilité, cloque, kyste dermique, hyperplasie sébacée, atrophie cutanée, décoloration de la peau, exfoliation cutanée, hyperpigmentation cutanée, hypertrophie cutanée, hyperkératose.
Appareil locomoteur et tissu conjonctif :
Fréq uents : douleur thoracique ostéomusculaire, douleur ostéomusculaire, douleur au dos, douleur au cou, douleur au flanc, faiblesse musculaire.
Peu fréquents : raideur musculo-squelettique, enflure des articulations. Fréquence inconnue : rhabdomyolyse, arthrite.
Rein et voies urinaires :
Fréquent : pollakiurie.
Peu fréquents : dysurie, besoin impérieux d’uriner, nycturie, insuffisance rénale aiguë. Fréquence inconnue : insuffisance rénale, hématurie, incontinence urinaire, chromaturie.
Appareil reproducteur et seins :
Peu fréquents : douleur mammaire, gynécomastie, dysfonction érectile. Fréquence inconnue : induration du sein, ménorragie, enflure des mamelons. Organisme en général et point d’administration :
Fréquents : pyrexie, douleur thoracique, douleur, malaise thoracique. Peu fréquents : œdème facial, œdème gravitationnel, syndrome pseudogrippal, frissons, sensation d’un changement de la température corporelle (sensation de chaleur ou de froid).
Fréquence inconnue : œdème localisé.
Paramètres biologiques :
Très fréquents : élévation du taux d’alanine aminotransférase, élévation du taux d’aspartate aminotransférase, élévation du taux de lipase, élévation du taux de cholestérol des lipoprotéines (de basse densité ou de haute densité), élévation du taux de cholestérol total, élévation de la triglycéridémie.
Fréquents : allongement du temps de Quick (RIN)1, baisse de l’hémoglobinémie, élévation du taux sanguin d’amylase, du taux de gamma-glutamyltransférase, du taux sanguin de créatine phosphokinase, du taux sanguin de phosphatases alcalines, perte de poids, élévation du taux sanguin d’insuline, gain de poids, diminution des globulines.
Peu fréquents : élévation du taux sanguin de lactate déshydrogénase et du taux d’urée sanguine. Fréquence inconnue : élévation du taux de troponine, baisse de la kaliémie, élévation du taux sanguin de bilirubine libre, baisse du taux sanguin d’insuline, baisse du rapport insuline- peptide C, élévation du taux sanguin d’hormone parathyroïdienne.
1 Un allongement du temps de Quick (RIN) a été signalé de manière fréquente chez les patients ayant reçu des gélules de nilotinib; toutefois, le lien de cause à effet avec les gélules de nilotinib n’a pas été confirmé.
Apparition d’un deuxième cancer chez les patients traités à l’aide de gélules de nilotinib
Des cas d’apparition d’un deuxième cancer (cancer de l’estomac, tumeur stromale gastro- intestinale, cancer du pancréas, tumeur neuroendocrine du pancréas, cancer du côlon, mélanome malin in situ, épithélioma ovarien, cancer de la peau, carcinome squameux) ont été signalés au cours des essais cliniques ayant porté sur les gélules de nilotinib.
Anomalies hématologiques et biochimiques - Adultes
Les anomalies cliniquement pertinentes ou marquées des valeurs des paramètres sanguins ou biochimiques habituellement mesurés chez les patients adultes sont exposées dans le
Tableau 8-2.
Tableau 8-2 Anomalies biologiques de grade 3 ou 4
| LMC en phase chronique nouvellement diagnostiquée chez les patients adultes porteurs du chromosome Philadelphie | Patients adultes porteurs du chromosome Philadelphie réfractaires ou intolérants à un traitement antérieur | ||||
| LMC en phase chronique | LMC en phase d’accélér a- tion | ||||
| Gélules de nilotinib à 300 mg 2 f.p.j. N = 279 | Gélules de nilotinib 400 mg 2 f.p.j. N = 277 | Imatinib 400 mg 1 f.p.j. N = 280 | Gélules de nilotinib à 400 mg 2 f.p.j. N = 321 | Gélules de nilotinib à 400 mg 2 f.p.j. N = 137 | |
| Anomalies hématologiques | |||||
| Myélosuppression | |||||
| Neutropénie | 12 % | 11 % | 22 % | 31 % | 42 % |
| Thrombocytopénie | 10 % | 12 % | 9 % | 30 % | 42 % |
| Anémie | 4 % | 5 % | 6 % | 11 % | 27 % |
| Anomalies biochimiques | |||||
| Hausse de la créatininémie | 0 % | 0 % | < 1 % | 1 % | < 1 % |
| Hausse du taux de lipase | 9 % | 10 % | 4 % | 18 % | 18 % |
| Hausse du taux de SGOT (ASAT) | 1 % | 3 % | 1 % | 3 % | 2 % |
| Hausse du taux de SGPT (ALAT) | 4 % | 9 % | 3 % | 4 % | 4 % |
| Hypophosphatémie | 8 % | 10 % | 10 % | 17 % | 15 % |
| Hausse de bilirubinémie (totale) | 4 % | 9 % | < 1 % | 7 % | 9 % |
| Hyperglycémie | 7 % | 7 % | < 1 % | 12 % | 6 % |
| Hyperkaliémie | 2 % | 1 % | 1 % | 6 % | 4 % |
| Hyponatrémie | 1 % | 1 % | < 1 % | 7 % | 7 % |
| Hypokaliémie | < 1 % | 1 % | 2 % | 2 % | 9 % |
| Hypocalcémie | < 1 % | < 1 % | < 1 % | 2 % | 5 % |
| Baisse de l’albuminémie | 0 % | 0 % | < 1 % | 4 % | 3 % |
| Hausse du taux des phosphatases alcalines | 0 % | 0 % | < 1 % | < 1 % | 1 % |
| Hausse du taux de cholestérol | 0 % | 1 % | 0 % | ** | ** |
| (total) | |||||
| Hausse de la triglycéridémie | 0 % | < 1 | 0 % | ** | ** |
Les valeurs comportant une décimale ont été arrondies au nombre entier aux fins de présentation dans ce tableau. * Paramètres non mesurés.
Anomalies des résultats de l’électrocardiographie (ECG) – Adultes
Au cours de l’étude de phase III (A2303) portant sur la LMC en phase chronique nouvellement diagnostiquée chez les patients adultes porteurs du chromosome Philadelphie, aucun patient n’a présenté durant son traitement un intervalle QTcF absolu supérieur à 500 ms dans l’ensemble des groupes de traitement. L’intervalle QTcF de départ s’est allongé de plus de 60 ms chez 1 patient (0,4 %) du groupe traité par des gélules de nilotinib à 300 mg 2 fois par jour et chez 4 patients (1,4 %) du groupe recevant des gélules de nilotinib à 400 mg 2 fois par jour (voir le Tableau 8-3 ). Aucun épisode de torsade de pointes n’a été relevé.
Lors de l’étude de phase II (A2101) réalisée chez les adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique ou en phase d’accélération réfractaires ou intolérants à l’imatinib, un intervalle QTcF dépassant 500 ms a été observé chez 4 patients (1,2 %) atteints de LMC en phase chronique. Un allongement de plus de 60 ms de l’intervalle QTcF de départ a été observé chez des patients atteints de LMC en phase chronique et en phase d’accélération (8 patients (2,5 %) atteints de LMC en phase chronique et 11 patients (8 %) atteints de LMC en phase d’accélération) (voir le Tableau 8-4). Aucun épisode de torsade de pointes (transitoire ou soutenu) n’a été observé (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés au cours des études cliniques, Troubles cardiovasculaires).
Tableau 8-3 Nombre (%) de patients adultes porteurs du chromosome
Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée présentant un intervalle QTcF important dans l’étude A2303
| Résultat de l’ECG | Gélules de nilotinib à 300 mg 2 f.p.j. N = 279 n (%) | Gélules de nilotinib à 400 mg 2 f.p.j. N = 277 n (%) | Imatinib à 400 mg 1 f.p.j. N= 280 n (%) |
| Augmentation par rapport aux valeurs de départ > 30 ms | 94 (33,7) | 91 (32,9) | 82 (29,3) |
| Augmentation par rapport aux valeurs de départ > 60 ms | 1 (0,4) | 4 (1,4) | 4 (1,4) |
| Valeur absolue > 450 ms | 32 (11,5) | 40 (14,4) | 41 (14,6) |
| Valeur absolue > 480 ms | 0 | 1 (0,4) | 2 (0,7) |
| Valeur absolue > 500 ms | 0 | 0 | 1 (0,4) |
Tableau 8-4 Nombre (%) de patients adultes porteurs du chromosome
Philadelphie atteints de LMC en phase chronique ou en phase d’accélération réfractaires ou intolérants à l’imatinib présentant un intervalle QTcF important dans les études 2101E2 et 2101E1
| Résultat de l’ECG | LMC en phase chronique (2101E2) N = 321 n (%) | LMC en phase d’accélération (2101E1) N = 137 n (%) | Total N = 458 n (%) |
Augmentation par rapport aux valeurs de départ > 30 ms | 144 (44,9) | 65 (47,4) | 209 (45,6) |
Augmentation par rapport aux valeurs de départ > 60 ms | 8 (2,5) | 11 (8,0) | 19 (4,1) |
| Valeur absolue > 450 ms | 51 (5,9) | 24 (17,5) | 75 (16,4) |
| Valeur absolue > 480 ms | 7 (2,2) | 4 (2,9) | 11 (2,4) |
| Valeur absolue > 500 ms | 4 (1,2) | 0 (0,0) | 4 (0,9) |
N = nombre de patients qui répondent aux critères pour au moins une valeur après le début du traitement.
Arrêt du traitement chez les patients porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique ayant obtenu une réponse moléculaire soutenue (RM4,5)
Comme l’indique le Tableau 8-5, chez les patients admissibles qui ont cessé leur traitement par les gélules de nilotinib après avoir obtenu une RM4,5 soutenue, des symptômes ostéomusculaires (p. ex., myalgie, douleur aux mains/pieds, arthralgie, ostéalgie, douleur rachidienne ou douleur ostéomusculaire) ont été signalés plus souvent pendant la première année d’interruption du traitement comparé à l’année précédant l’interruption de traitement. La fréquence d’apparition de nouveaux symptômes ostéomusculaires était généralement plus faible pendant la deuxième année après l’arrêt du traitement.
Parmi les patients chez qui la maladie est nouvellement diagnostiquée et qui ont présenté des symptômes ostéomusculaires durant la phase de rémission sans traitement, ceux-ci n’étaient toujours pas résolus chez 23/53 patients (43,4 %) à la fin de la rémission sans traitement ni à la date butoir de collecte des données d’analyse, soit après 96 semaines. Parmi les patients qui avaient reçu un traitement par l’imatinib, le taux de non-résolution des symptômes ostéomusculaires à ces dates était de 56,1 % (32/57 patients).
La fréquence des symptômes ostéomusculaires a baissé chez les patients qui ont repris le traitement par les gélules de nilotinib, à 12,5 % (11/88 patients) dans la population chez qui la maladie était nouvellement diagnostiquée et à 25 % (14/56 patients) dans celle qui avait reçu l’imatinib. Les autres effets indésirables survenus durant la reprise du traitement par les gélules de nilotinib se comparaient à ceux qu’on avait observés avec l’emploi des gélules de nilotinib chez les porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée ou de LMC en phase chronique et en phase d’accélération réfractaires ou intolérants à au moins un traitement antérieur.
Tableau 8-5 Symptômes ostéomusculaires survenus après l’arrêt du traitement dans le contexte d’une rémission sans traitement (RST)
Période complète de RST chez tous les patients en RST | En fonction des intervalles de temps, chez le sous- groupe de patients ayant obtenu une RST de plus de 48 semaines | ||||||||||
Patients porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique | N | Durée médian e du suivi pendan t la RST | Patients ayant des symptômes ostéomusculair es | N | Année ayant précédé l’arrêt du traitement par les gélules de nilotinib | 1re année après l’arrêt du traitement par les gélules de nilotinib | 2e année après l’arrêt du traitement par les gélules de nilotinib | ||||
| Tout grad e | Grade 3 ou 4 | Tout grad e | Grad e 3 ou 4 | Tout grad e | Grad e 3 ou 4 | Tout grad e | Grad e 3 ou 4 | ||||
LMC nouvellement diagnostiqué e | 190 | 76 semaine s | 27,9 % | 1,1 % | 100 | 17,0 % | 0 % | 34,0 % | 2,0 % | 9,0 % | 0 % |
| Traitement antérieur par l’imatinib | 126 | 99 semaine s | 45,2 % | 2,4 % | 73 | 13,7 % | 0 % | 47,9 % | 2,7 % | 15,1 % | 1,4 % |
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Innocuité des gélules de nilotinib chez les enfants porteurs du chromosome Philadelphie atteints de LCM en phase chronique nouvellement diagnostiquée et réfractaires ou intolérants à un traitement antérieur
L’innocuité des gélules de nilotinib chez les enfants (de 2 à < 18 ans) porteurs du chromosome Philadelphie atteints de LMC en phase chronique (N = 69) a été évaluée au cours de deux études à un seul groupe menées en mode ouvert (phase II : CAMN107A2203 et phase I : CAMN107A2120) (voir 14 ÉTUDES CLINIQUES). La fréquence, la nature et la gravité des effets indésirables observés ont en général concordé avec celles observées chez les adultes. Les anomalies hématologiques survenues ou qui se sont aggravées les plus fréquentes (≥ 30 % des patients, tous grades confondus) ont été la diminution des paramètres suivants : numération leucocytaire totale (54 %), nombre de plaquettes (44 %), nombre absolu de neutrophiles (41 %), nombre absolu de lymphocytes (32 %) et taux d’hémoglobine (30 %). Les effets indésirables non hématologiques liés au traitement les plus fréquents (> 20 % des patients) ont été les céphalées, l’éruption cutanée, l’élévation du taux sanguin de bilirubine, l’élévation du taux d’alanine aminotransférase, la pyrexie, les nausées, les infections des voies respiratoires supérieures, l’élévation du taux d’aspartate aminotransférase et les vomissements. L’hyperbilirubinémie (grade 3/4 : 13,0 %) et l’élévation des taux de transaminases (AST, grade 3/4 : 1,4 %; ALT, grade 3/4 : 8,7 %) ont été les anomalies hépatologiques signalées à une fréquence plus élevée que chez les patients adultes. Les taux de bilirubine et de transaminases hépatiques doivent être surveillés pendant le traitement (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire). Un allongement de l’intervalle QTcF dépassant de > 30 ms l’intervalle de départ a été observé chez 17 enfants (25 %). Un allongement de l’intervalle QTcF > 450 ms a été observé chez 4 enfants (6,0 %), et un allongement de l’intervalle QTcF > 480 ms a été observé chez 3 enfants (4,4 %). Aucun enfant n’a présenté un intervalle QTcF absolu > 500 ms ni un allongement de l’intervalle QTcF > 60 ms par rapport à l’intervalle de départ.
Retard de croissance chez les enfants
Au cours de l’étude de phase II CAMN107A2203 menée chez des enfants (n = 58), où la période médiane d’exposition aux gélules de nilotinib a été de 33 mois, des effets indésirables d’intensité légère ou modérée liés au traitement et associés à la croissance et au ralentissement de la croissance (taille) ont été signalés chez 3 patients (5,2 %) : un retard de croissance chez 2 adolescents et un déficit d’hormone de croissance et une taille inférieure à la normale chez l’autre patient (10 à 13 ans). Chez 12 % des patients (n = 7), un ralentissement de la croissance est survenu, démontré par une diminution de deux lignes principales de percentile de la taille (lignes de percentile : 5e, 10e, 25e, 50e, 75e, 90e et 95e) sur la fiche de croissance pendant le traitement par les gélules de nilotinib.
Aucun effet défavorable quant à l’âge osseux ou aux biomarqueurs osseux ni retard de la puberté n’ont été observés.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants, signalés après la commercialisation du médicament, ont été tirés de déclarations spontanées, d’études de cas, du programme d’accès élargi et d’études cliniques autres que les études internationales réalisées pour l’homologation du produit. L’inclusion de ces effets indésirables était fondée sur leur gravité. Parce que ces effets ont été signalés spontanément au sein d’une population dont la taille n’a pas été déterminée de façon précise, il n’est pas toujours possible d’estimer leur fréquence avec certitude ni d’établir clairement un lien de causalité entre ces derniers et l’exposition aux gélules de nilotinib.
Troubles sanguins et lymphatiques : infarctus splénique.
Troubles cardiovasculaires : anaphylaxie, tamponnade cardiaque (mortelle), torsades de pointes, insuffisance tricuspide, sclérose de la valve aortique, sténose du tronc cœliaque, coagulation intravasculaire disséminée.
Affections congénitales, familiales et génétiques : crâne bifide, omphalocèle, transposition des gros vaisseaux, angiome veineux du cerveau, hypoplasie cérébelleuse.
Troubles de l’oreille et du labyrinthe : surdité.
Troubles endocriniens et métaboliques : surcharge liquidienne, syndrome de lyse tumorale.
Troubles oculaires : cataracte, cécité, conjonctivite, hyperémie oculaire, déficience visuelle, hémorragie oculaire, œdème périorbitaire, hémorragie rétinienne, infarctus du nerf optique, neuropathie optique ischémique, artériosclérose rétinienne, neuropathie optique, occlusion de l’artère rétinienne, névrite optique.
Troubles généraux : anomalie de la démarche.
Troubles hépatobiliaires : syndrome hépatorénal, perforation diverticulaire, perforation de l’intestin, hémorragie digestive consécutive à un ulcère de l’estomac.
Troubles immunitaires : stomatite aphteuse.
Infections et infestations : colite à Clostridium difficile, infection des voies respiratoires inférieures, abcès pelvien, pneumonie à mycoplasmes, choc septique, grippe porcine.
Blessure, intoxication et complications postopératoires : resténose artérielle dans l’endoprothèse.
Paramètres biologiques : élévation du taux sanguin de phosphore, résultat positif à l’épreuve de Romberg, baisse de la production d’urine.
Néoplasmes bénins, malins et non précisés (y compris les kystes et les polypes) : adénome biliaire, néoplasme biliaire, néoplasme malin du poumon, cancer du rein, carcinome transitionnel, lymphome, leucémie, syndrome myélodysplasique, papillome cutané, néoplasme thyroïdien, adénocarcinome œsophagien, cancer de la gorge, rhabdomyosarcome, métastases touchant le système nerveux central, tumeur pulmonaire maligne, cancer bronchique, leucémie lymphocytaire aiguë, leucémie aiguë, carcinome squameux de la peau, mélanome malin, cancer du pénis, tumeur carcinoïde de l’intestin grêle, cancer de l’ovaire, carcinome basocellulaire, myélofibrose, cancer du côlon, tumeur stromale gastro-intestinale.
Troubles du système nerveux : convulsions, encéphalopathie hépatique, augmentation de la pression intracrânienne, infarctus médullaire spinal, paralysie, paralysie du nerf moteur oculaire commun, paralysie du nerf moteur oculaire externe, infarctus cérébelleux, engagement des amygdales cérébelleuses, paralysie faciale.
Troubles liés à la grossesse, à la puerpéralité et à la périnatalité : fausse-couche, mortinaissance, mort fœtale.
Troubles psychiatriques : trouble bipolaire, hallucinations.
Troubles rénaux et urinaires : calcul de l’uretère, néphrite tubulo-interstitielle, diminution du débit urinaire.
Troubles respiratoires : syndrome de détresse respiratoire aiguë, insuffisance respiratoire aiguë, bronchospasme, hypoxie, embolie pulmonaire, insuffisance respiratoire, tachypnée.
Troubles cutanés et sous-cutanés : syndrome de Stevens-Johnson, nécrose de la peau, érythrodysesthésie palmo-plantaire, dermatite exfoliative, syndrome de Lyell.
Troubles vasculaires : insuffisance veineuse, occlusion de l’artère vertébrale, sténose de l’artère cérébrale, thrombose de l’artère carotide, occlusion de l’artère carotide, occlusion de l’artère cérébrale, artériopathie oblitérante, angéite nécrosante, sténose de l’aorte, embolie périphérique, hémorragie artérielle, embolie veineuse, thrombose veineuse, occlusion vasculaire, maladie veino-occlusive.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
9.2 Aperçu des interactions médicamenteuses
Le nilotinib est biotransformé principalement dans le foie et est un substrat de la glycoprotéine P (transporteur membranaire assurant l’expulsion de nombreux médicaments). Par conséquent, l’absorption et l’élimination du nilotinib pris par voie générale peuvent être modifiées par les médicaments qui agissent sur l’isoenzyme CYP3A4 et/ou la glycoprotéine P. Aucune étude sur les interactions médicamenteuses chez les enfants n’a été menée.
9.3 Interactions médicament-comportement
Consulter les sections 4 POSOLOGIE ET ADMINISTRATION et 9 INTERACTIONS MÉDICAMENTEUSES.
Conduite de véhicules et utilisation de machines
Les effets du nilotinib sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés. En présence d’étourdissements, de troubles visuels ou de tout autre effet indésirable pouvant nuire à la capacité de conduire un véhicule ou de faire fonctionner des machines, il faut renoncer à ces activités tant que ces effets indésirables persistent (voir 8 EFFETS INDÉSIRABLES).
Interactions graves avec d’autres médicaments et des aliments
- Éviter l’administration simultanée d’inhibiteurs de l’isoenzyme CYP3A4, car ils peuvent faire augmenter le taux sérique de nilotinib (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament, Médicaments pouvant causer l’élévation de la concentration sérique de nilotinib).
Éviter l’administration simultanée de médicaments qui allongent l’intervalle QT
(voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament, Médicaments pouvant causer l’élévation de la concentration sérique de nilotinib).
- L’utilisation simultanée de médicaments ayant un indice thérapeutique faible et éliminés par l’intermédiaire de certaines enzymes (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament, Médicaments dont la concentration peut être modifiée par le nilotinib).
L’absorption de Reddy-Nilotinib peut augmenter s’il est pris avec des aliments.
Reddy-Nilotinib ne doit pas être pris avec des aliments; prendre Reddy-Nilotinib au moins 2 heures après avoir mangé et attendre au moins 1 heure avant de manger de nouveau (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.5 Interactions médicament-médicament, Effets des aliments). Alcool
Aucune étude n’a été effectuée sur les interactions possibles entre le nilotinib et la consommation d’alcool. On a toutefois signalé un cas unique d’affaiblissement de l’efficacité de ce médicament chez un patient qui avait pris de l’alcool.
Aliments
La biodisponibilité du nilotinib augmente quand ce produit est administré avec des aliments. Il ne faut pas prendre Reddy-Nilotinib avec des aliments; il faut prendre Reddy-Nilotinib au moins 2 heures après avoir mangé et attendre au moins 1 heure avant de manger de nouveau. Il faut éviter en tout temps les produits et jus renfermant du pamplemousse et les autres aliments réputés pour inhiber l’isoenzyme CYP3A4.
9.4 Interactions médicament-médicament
La liste de médicaments du Tableau 9-1 a été dressée à partir d’exposés de cas ou d’études, ou d’après des interactions potentielles compte tenu de l’ampleur et de la gravité prévues de l’interaction concernée.
Tableau 9-1 Interactions médicament-médicament établies ou potentielles
| Source | |||
| Médicaments | de | Effet | Commentaire clinique |
| preuve | |||
Inhibiteurs de la CYP3A4 (p. ex., imatinib, kétoconazole, itraconazole, voriconazole, ritonavir, clarithromycine et télithromycine) | EC | Hausse des concentrations sériques de nilotinib (ASC) | L’administration concomitante avec des agents qui sont de puissants inhibiteurs de la CYP3A4 doit être évitée. Si un traitement avec l’un de ces agents est nécessaire, si possible, il est recommandé d’interrompre le traitement par Reddy-Nilotinib. Sinon, il est conseillé de surveiller l’apparition d’un allongement de l’intervalle QT chez le patient (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE). |
Inducteurs de la CYP3A4 (p. ex., phénytoïne, rifampicine, carbamazépine, phénobarbital et millepertuis) | EC | Baisse des concentrations sériques de nilotinib (ASC) | L’administration concomitante de médicaments qui induisent la CYP3A4 (p. ex., phénytoïne, rifampicine, carbamazépine, phénobarbital et millepertuis) peut réduire l’exposition au nilotinib. Advenant qu’un patient ait besoin d’un inducteur de la |
| Source | |||
| Médicaments | de | Effet | Commentaire clinique |
| preuve | |||
| CYP3A4, il convient d’envisager de recourir à des médicaments moins susceptibles d’induire cette enzyme. | |||
Substrats des enzymes CYP3A4, CYP2C8, CYP2C9, CYP2D6 et UGT1A1 (p. ex., vérapamil, digoxine, morphine, phénytoïne, céfazoline, cyclosporine A, ondansétron) | EC | Modifications des concentrations générales de nilotinib | Une surveillance appropriée et un ajustement posologique peuvent être nécessaires pour les médicaments qui sont des substrats de la CYP3A4 et ont un indice thérapeutique étroit (notamment, les opioïdes (alfentanil, fentanyl), les immunosuppresseurs (cyclosporine, sirolimus et tacrolimus), les vasoconstricteurs (dihydroergotamine et ergotamine), et la lévothyroxine) lorsqu’il est co-administré avec le nilotinib. Il convient d’envisager l’utilisation concomitante d’autres médicaments qui ne sont pas des substrats de la P-gp. |
Antiarythmiques (p. ex., amiodarone, disopyramide, procaïnamide, quinidine et sotalol) Autres médicaments susceptibles d’allonger l’intervalle QT (p. ex., chloroquine, halofantrine, clarithromycine et autres macrolides, halopéridol, méthadone, moxifloxacine, bépridil et pimozide) | EC | Antiarythmiques et autres médicaments susceptibles d’allonger l’intervalle QT | Il faut éviter d’utiliser Reddy-Nilotinib avec des antiarythmiques et d’autres médicaments susceptibles d’allonger l’intervalle QT. |
Antiémétiques (p.ex., métoclopramide, prochlorpérazine, ondansétron et dolasétron) | EC | Antiarythmiques et autres médicaments à éviter | Il faut éviter l’emploi concomitant d’antiémétiques (dont le métoclopramide, la prochlorpérazine, l’ondansétron et le dolasétron). |
Médicaments pouvant causer l’élévation de la concentration sérique de nilotinib
Il faut éviter d’administrer Reddy-Nilotinib avec des médicaments connus pour être de puissants inhibiteurs de l’isoenzyme CYP3A4. Si l’emploi d’un tel médicament devient nécessaire, il est recommandé de suspendre l’emploi de Reddy-Nilotinib dans la mesure du possible. S’il est impossible d’interrompre temporairement la prise de Reddy-Nilotinib, il faut surveiller étroitement la fonction cardiaque afin de détecter tout allongement de l’intervalle QT (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Dans un essai de phase I, le nilotinib a été administré en concomitance avec l’imatinib (un substrat de la glycoprotéine P et de l’isoenzyme CYP3A4). Ils ont l’un comme l’autre inhibé l’isoenzyme CYP3A4 et/ou la glycoprotéine P. Lorsque les deux médicaments ont été administrés en concomitance, les ASC de l’imatinib et du nilotinib ont augmenté de 18 % à 39 % et de 18 % à 40 %, respectivement.
Chez le sujet sain, la biodisponibilité du nilotinib triple quand cet agent est administré avec un puissant inhibiteur de l’isoenzyme CYP3A4, le kétoconazole. Il faut donc éviter d’administrer simultanément le nilotinib et de puissants inhibiteurs de l’isoenzyme CYP3A4 (y compris, sans s’y limiter, kétoconazole, itraconazole, voriconazole, ritonavir, clarithromycine et télithromycine) Pour d’autres médicaments, consulter le site http ://www.intermed-rx.ca (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS, Allongement de l’intervalle QT). Il convient d’envisager l’administration d’autres médicaments ayant peu ou pas de pouvoir inhibiteur sur l’isoenzyme CYP3A4.
Médicaments qui peuvent causer la baisse de la concentration sérique de nilotinib
Chez des sujets sains ayant reçu un inducteur de l’isoenzyme CYP3A4, soit la rifampicine, à raison de 600 mg par jour pendant 12 jours, l’exposition générale (ASC) aux gélules de nilotinib a diminué d’environ 80 %.
Les inducteurs de l’isoenzyme CYP3A4 peuvent intensifier la biotransformation du nilotinib et causer par conséquent la baisse de la concentration plasmatique de nilotinib. L’administration simultanée de médicaments qui stimulent l’activité de l’isoenzyme CYP3A4 (p. ex., phénytoïne, rifampicine, carbamazépine, phénobarbital et millepertuis) peut occasionner une baisse de l’exposition au nilotinib dans une mesure pertinente sur le plan clinique. Si l’emploi d’inducteurs de l’isoenzyme CYP3A4 est indiqué, il faut envisager l’administration concomitante de médicaments ayant moins de pouvoir inducteur sur cette isoenzyme. Pour d’autres médicaments, consulter le site http://www.intermed-rx.ca.
La solubilité du nilotinib est fonction du pH et diminue à mesure que le pH augmente. L’administration de doses multiples d’ésoméprazole à 22 sujets sains, à une dose de 40 mg, une fois par jour pendant 5 jours, a révélé une augmentation marquée du pH gastrique. Par ailleurs, la prise concomitante de doses uniques de 400 mg de nilotinib et de 40 mg d’ésoméprazole n’a entraîné qu’une modeste baisse de l’absorption du nilotinib (réduction de 27 % et de 34 % de la Cmax et de l’ASC0-∞ du nilotinib, respectivement). Reddy-Nilotinib peut donc être administré en association avec l’ésoméprazole ou d’autres inhibiteurs de la pompe à protons, si nécessaire.
Au cours d’une étude menée chez 52 sujets sains, la pharmacocinétique du nilotinib n’a pas varié de façon significative suivant l’administration d’une dose unique de 400 mg de nilotinib en gélule 10 heures après et 2 heures avant l’administration de famotidine. Ainsi, lorsqu’il est nécessaire d’administrer en concomitance un anti-H2, on peut le faire environ 10 heures avant et environ 2 heures après la prise de Reddy-Nilotinib.
Durant cette même étude, l’administration d’un antiacide « non absorbable » (hydroxyde d’aluminium/hydroxyde de magnésium/siméthicone) 2 heures avant ou après l’administration d’une dose unique de 400 mg de nilotinib en gélule n’a pas non plus modifié la pharmacocinétique du nilotinib. Ainsi, lorsqu’il est nécessaire d’administrer en concomitance un antiacide « non absorbable », on peut le faire environ 2 heures avant et environ 2 heures après la prise de nilotinib.
Médicaments dont la concentration peut être modifiée par le nilotinib
In vitro, le nilotinib est reconnu comme un inhibiteur concurrentiel des isoenzymes CYP3A4, CYP2C8, CYP2C9, CYP2D6 et UGT1A1, avec une constante d’inhibition de la dissociation du complexe enzyme-inhibiteur (Ki) étant la plus faible pour le CYP2C9 (Ki = 0,13 mcM) (substrats de l’enzyme UGT1A1 : y compris, sans s’y limiter, la buprénorphine et la phénytoïne). Une étude sur les interactions médicamenteuses comportant l’administration de doses uniques de 25 mg de warfarine, un substrat sensible de l’isoenzyme CYP2C9, et de 800 mg de nilotinib a été menée chez 24 sujets sains. Les données recueillies montrent qu’administré à des concentrations pertinentes sur le plan clinique, le nilotinib ne modifie pas les paramètres pharmacocinétiques ou pharmacodynamiques de la warfarine. Reddy-Nilotinib peut être employé en concomitance avec la warfarine sans risquer d’accroître les effets anticoagulants de cette dernière. Cependant, en l’absence de données à l’état d’équilibre, il est recommandé de surveiller les marqueurs pharmacodynamiques de la warfarine (rapport international normalisé [RIN] ou temps de prothrombine [TP]) après le début d’un traitement par le nilotinib (au moins pendant les 2 premières semaines).
Chez 19 patients atteints de LMC, le nilotinib, administré à raison de 400 mg deux fois par jour pendant 12 jours, a été associé à une hausse de 2,6 fois de l’exposition générale (ASC) au midazolam (un substrat de l’isoenzyme CYP3A4) administré par voie orale à raison d’une dose unique de 2 mg. Le nilotinib est un inhibiteur modéré de la CYP3A4. Par conséquent, l’exposition générale à d’autres médicaments métabolisés principalement par la CYP3A4 (certains inhibiteurs de l’hydroxyméthylglutaryl-CoA [HMG-CoA] réductase ou statines, etc.) peut être accrue lorsqu’ils sont administrés en concomitance avec le nilotinib. Il pourrait être nécessaire de procéder à une surveillance et à un réglage posologique appropriés chez les patients qui reçoivent des médicaments qui sont des substrats de la CYP3A4 et dont l’index thérapeutique est faible – y compris, sans s’y limiter, les opiacés (alfentanil, fentanyl), les immunosuppresseurs (cyclosporine, sirolimus et tacrolimus), les vasoconstricteurs (dihydroergotamineet ergotamine), et la lévothyroxine – en concomitance avec le nilotinib (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire). Pour d’autres médicaments, consulter le site http://www.intermed-rx.ca.
Le nilotinib est un inhibiteur de la glycoprotéine P in vitro. Par conséquent, la concentration des médicaments qui sont des substrats de la glycoprotéine P (y compris, sans s’y limiter, vérapamil, digoxine, morphine, phénytoïne, céfazoline, cyclosporine A et ondansétron) peut augmenter. L’administration d’autres médicaments qui ne sont pas des substrats de la glycoprotéine P devrait être envisagée.
Antiarythmiques et autres médicaments pouvant allonger l’intervalle QT
Il faut éviter d’administrer Reddy-Nilotinib avec des antiarythmiques (y compris, sans s’y limiter, amiodarone, disopyramide, procaïnamide, quinidine et sotalol) et d’autres médicaments pouvant allonger l’intervalle QT (y compris, sans s’y limiter, chloroquine, halofantrine, clarithromycine et autres antibiotiques de la classe des macrolides, halopéridol, méthadone, moxifloxacine, bépridil et pimozide) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Il faut éviter d’administrer le nilotinib avec des agents antiémétiques (y compris, mais s’y limiter, métoclopramide, prochlorpérazine, ondansétron et dolasétron).
L'usage concomitant de Reddy-Nilotinib et d'un autre médicament allongeant l'intervalle QT/QTc est déconseillé. Parmi les médicaments qui ont été associés à un allongement de l'intervalle QT/QTc et/ou à une torsade de pointes figurent entre autres les produits dans la liste ci-dessous. Les classes chimiques/pharmacologiques sont indiquées si certains, mais pas nécessairement la totalité des membres de la classe ont été mis en cause dans l'allongement de l'intervalle QT/QTc ou la torsade de pointes :
- antiarythmiques de la classe IA (p. ex., quinidine, procaïnamide, disopyramide);
- antiarythmiques de la classe III (p. ex., amiodarone, sotalol, ibutilide) ;
- antiarythmiques de la classe IC (p. ex., flécaïnide, propafénone);
- antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone);
- antidépresseurs (p. ex., fluoxétine, citalopram, venlafaxine, antidépresseurs tricycliques/ tétracycliques (tels que l'amitriptyline, l'imipramine, la maprotiline);
- opioïdes (p. ex., méthadone);
- antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, télithromycine, tacrolimus);
- antibiotiques de la famille des quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine);
- pentamidine;
- antipaludéens (p. ex., quinine, chloroquine);
- antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole);
- dompéridone;
- antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT3) (p. ex., dolasétron, ondansétron);
- inhibiteurs de la tyrosine kinase (p. ex., sunitinib, lapatinib);
- inhibiteurs de l'histone déacétylase (p. ex., vorinostat);
- agonistes des récepteurs β2-adrénergiques (p. ex., salmétérol, formotérol).
L’emploi de Reddy-Nilotinib est à proscrire avec les médicaments susceptibles de perturber les taux d’électrolytes, dont les suivants :
- diurétiques de l’anse, diurétiques thiazidiques ou diurétiques apparentés;
- laxatifs et lavements;
- amphotéricine B;
- corticostéroïdes à fortes doses.
Ces listes de médicaments risquant d’interagir avec le nilotinib ne sont pas exhaustives. Il convient donc de consulter les sources d’information actualisée afin de se renseigner non seulement sur les médicaments nouvellement homologués qui allongent l’intervalle QT/QTc, qui inhibent les enzymes et les transporteurs intervenant dans la biotransformation ou qui perturbent l’équilibre électrolytique, mais aussi sur les médicaments plus anciens pour lesquels de tels effets ont été découverts.
9.5 Interactions médicament-aliment
Effet des aliments
La biodisponibilité du nilotinib augmente quand ce produit est administré avec des aliments. Il ne faut pas prendre Reddy-Nilotinib avec des aliments (voir 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration, 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique); il faut prendre Reddy-Nilotinib au moins 2 heures après avoir mangé et attendre au moins 1 heure avant de manger de nouveau.
Les patients incapables d’avaler les gélules entières peuvent mélanger le contenu dans une cuillerée à thé de compote de pommes immédiatement avant la prise. Ne pas dépasser une cuillerée à thé de compote de pommes. Il a été démontré que le yogourt augmentait de façon significative la biodisponibilité du nilotinib et doit par conséquent être évité. Le contenu des gélules peut être mélangé uniquement à de la compote de pommes (voir 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration).
Il faut éviter en tout temps les produits et jus renfermant du pamplemousse, de la carambole, de la grenade, des oranges de Séville et les autres fruits similaires réputés pour inhiber l’isoenzyme CYP3A4.
L’absorption de Reddy-Nilotinib augmente quand ce produit est pris avec des aliments, de sorte que la concentration sérique du nilotinib augmente aussi (voir 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration, 7
MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Le millepertuis est un puissant inducteur de l’isoenzyme CYP3A4. L’administration simultanée de Reddy-Nilotinib et de cette herbe médicinale peut donc se traduire par une intensification de la biotransformation du nilotinib, et donc par une baisse de la concentration sérique du nilotinib (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
9.7 Interactions médicament-tests de laboratoire
L’effet du nilotinib sur les résultats d’épreuves de laboratoire n’a pas été établi.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Classe pharmacothérapeutique : Antinéoplasique – inhibiteur de la protéine tyrosine-kinase; code ATC : L01XE08.
Reddy-Nilotinib est un puissant inhibiteur sélectif de l’activité tyrosine-kinase imputable à la fraction ABL de l’oncoprotéine BCR-ABL, tant dans les lignées cellulaires que dans les cellules leucémiques primaires porteuses du chromosome Philadelphie. Cet agent se lie fortement au site de fixation de l’ATP de manière à inhiber fortement la protéine BCR-ABL de type sauvage, et il conserve son pouvoir inhibiteur contre 32 des 33 formes mutantes de cette protéine résistantes à l’imatinib, exception faite du mutant T315I. Grâce à son activité biochimique, le nilotinib inhibe sélectivement la prolifération et provoque l’apoptose dans les lignées cellulaires et les cellules leucémiques primaires porteuses du chromosome Philadelphie isolées chez des patients atteints de LMC. Dans les modèles murins de LMC, l’emploi par voie orale du nilotinib seul entraîne la réduction de la charge tumorale et l’allongement de la survie.
Le nilotinib exerce peu d’effet, voire aucun, sur la majorité des autres protéines kinases étudiées, à l’exception des récepteurs à la tyrosine kinase PDGFRα, PDGFRβ, Kit, CSF-1R, DDR-1, et DDR-2 et Ephrin, dont l’activité est inhibée en présence de concentrations de nilotinib se situant dans l’intervalle observé après la prise orale des doses thérapeutiques recommandées dans le traitement de la LMC (voir le Tableau 10-1).
Tableau 10-1 Profil anti-kinase du nilotinib (CI50 de phosphorylation, en nM)
| BCR-ABL | PDGF R | KIT |
| 20 | 69 | 210 |
10.2 Pharmacodynamie
On a étudié la relation dose-effet durant la phase IA de l’étude 2101 dans les groupes qui avaient reçu les doses initiales, en tenant compte de l’exposition quotidienne au nilotinib. À dose quotidienne égale, l’administration biquotidienne s’est traduite par une plus forte exposition que l’administration uniquotidienne (voir le Tableau 10-2).
Tableau 10-2 Doses et exposition subséquente chez tous les patients adultes et chez ceux qui étaient atteints de LMC en phase d’accélération
Nilotini b | État d’équilibre (15e jour) ASC0-24 (ng·h/mL) | ||||
| Groupe | Dose initiale (mg) | Fréq. d’adm . | Exposition | Tous les patients a) | Cas de LMC en phase d’accélération b) |
| 1 | de 50 à 200 | 1 f.p.j. | Faible | 6880 (4750) | 6610 (de 2350 à 14 600) |
| 2 | de 400 à 1200 | 1 f.p.j. | Intermédiaire | 26 000 (13 800) | 24 900 (de 5770 à 65 900) |
| 3 | 400 | 2 f.p.j. | Élevée | 36 000 (11 800) | 35 200 (de 14 600 à 61 000) |
| 4 | 600 | 2 f.p.j. | Élevée | 32 800 (13 800) | 28 900 (de 16 000 à 61 500) |
- a) Dose moyenne (écart-type) par groupe
- b) Dose médiane (plage) par groupe
10.3 Pharmacocinétique
Adultes
Tableau 10-3 Valeurs des paramètres pharmacocinétiques du nilotinib plasmatique après la prise orale unique de 400 mg par des volontaires sains adultes de sexe masculin (n = 4)1
| Cmax | Tmax (h) | t½ (h) | ASC0-∞ | Clairance (CL/F) | Volume de distribution (Vz/F) | |
Moyenne après une seule dose | 599 ng/mL | 3,5 h | 17 h | 20 700 ng.h/mL | 29,1 L/h | 579 L |
1 Médiane de la Tmax et moyenne de toutes les autres valeurs
Absorption
La concentration maximale est atteinte 3 heures après l’administration du nilotinib par voie orale. Environ 30 % de la dose de nilotinib administrée par voie orale est absorbée. La biodisponibilité absolue du nilotinib n’a pas été déterminée.
Chez le volontaire sain, la Cmax et l’aire sous la courbe des concentrations en fonction du temps (ASC) augmentent de 112 % et 82 %, respectivement, quand les gélules de nilotinib sont administrées avec des aliments plutôt qu’à jeun. L’administration de gélules de nilotinib 30 minutes ou 2 heures après la prise d’aliments se traduit par une augmentation de 29 % ou 15 % de la biodisponibilité du nilotinib, respectivement (voir 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration et 9 INTERACTIONS MÉDICAMENTEUSES). L’absorption du nilotinib (biodisponibilité relative) a diminué d’environ 48 % et 22 % chez les patients ayant subi une gastrectomie totale et partielle, respectivement. En moyenne, la concentration plasmatique minimale de nilotinib à l’état d’équilibre s’est établie à 599 ng/mL chez les patients ayant subi une gastrectomie totale par rapport à 1035 ng/mL chez ceux qui n’avaient pas subi de résection gastro-intestinale.
Il a été démontré chez des volontaires sains que l’administration d’une dose unique de 400 mg de nilotinib, soit le contenu de 2 gélules dosées à 200 mg mélangé dans une cuillerée à thé de compote de pommes, était bioéquivalente à celle de 2 gélules dosées à 200 mg avalées entières en une seule prise.
Distribution
Le rapport entre les concentrations sanguine et plasmatique de nilotinib est de 0,68. D’après les essais in vitro, environ 98 % de la dose de nilotinib qui atteint la circulation sanguine se lie aux protéines plasmatiques.
Biotransformation
L’oxydation et l’hydroxylation constituent les principales voies de biotransformation du nilotinib observées chez le sujet sain. Le nilotinib est le principal composé en circulation dans le sérum. Aucun des métabolites du nilotinib ne contribue de façon significative à l’activité pharmacologique de cet agent.
Élimination
Chez des sujets sains ayant reçu une seule dose de nilotinib radiomarqué, plus de 90 % de la dose est éliminée dans les 7 jours, principalement dans les fèces. La molécule mère constitue 69 % de la dose éliminée. D’après l’évaluation des paramètres pharmacocinétiques du nilotinib administré quotidiennement après de multiples doses, la demi-vie d’élimination apparente est d’environ 17 heures. Les valeurs des paramètres pharmacocinétiques du nilotinib varient modérément ou beaucoup entre patients.
Linéarité ou non-linéarité du comportement
À l’état d’équilibre, l’exposition au nilotinib est liée à la dose administrée, et l’exposition générale augmente de manière moins que proportionnelle à la dose après l’administration uniquotidienne de doses supérieures à 400 mg. À l’état d’équilibre, l’exposition générale quotidienne au nilotinib après l’administration de 400 mg, 2 fois par jour, est plus élevée de 35 % qu’après l’administration de 800 mg, 1 fois par jour. D’après une comparaison du comportement pharmacocinétique complet du médicament, l’exposition générale au nilotinib (ASC) à l’état d’équilibre était d’environ 13,4 % supérieure lors de la prise de la dose de 400 mg 2 fois par jour que lors de la prise de la dose de 300 mg 2 fois par jour. Les concentrations minimales et maximales moyennes du nilotinib sur 12 mois, mesurées chez 275 patients ayant reçu le nilotinib à raison de 300 mg 2 fois par jour et chez 267 patients ayant reçu le nilotinib à 400 mg 2 fois par jour, étaient d'environ 15,7 % et 14,8 % supérieures après l’administration de 400 mg 2 fois par jour par rapport à l’administration de 300 mg 2 fois par jour. On n’observe aucune augmentation notable de l’exposition au nilotinib quand la posologie passe de 400 mg, 2 fois par jour, à 600 mg, 2 fois par jour.
Essentiellement, l’état d’équilibre est atteint après 8 jours de traitement. Entre l’administration de la première dose et l’état d’équilibre, l’exposition sérique au nilotinib est environ 2 fois plus élevée quand cet agent est pris 1 fois par jour, et 3,8 fois plus élevée quand il est pris 2 fois par jour.
Populations et états pathologiques particuliers
Enfants : Après l’administration de nilotinib à des enfants à une dose de 230 mg/m2, 2 f.p.j., arrondie au multiple de 50 mg le plus proche (jusqu’à une dose unique maximale de 400 mg), la concentration et la clairance du nilotinib à l’état d’équilibre ont été semblables (facteur d’au plus 2) à celles observées chez les adultes traitées par une dose de 400 mg, 2 f.p.j. L’exposition globale au nilotinib à l’état d’équilibre, mesurée par la concentration minimale (Cmin) est similaire dans les deux groupes d’âge de 2 à < 12 ans et de 12 à 18 ans (Cmin moyenne allant de 1540 à 1910 ng/mL chez les plus jeunes [2 à < 12 ans] et de 1200 à 1640 ng/mL chez les plus âgés [12 à 18 ans]).
En outre, les prédictions individuelles issues du modèle pharmacocinétique de population (PopPK) concordaient avec les données observées et indiquaient une similarité entre les deux groupes. Les valeurs médianes des prédictions individuelles relatives à la clairance normalisée en fonction de la surface corporelle (L/h/m2) dans les groupes d’âge de 2 à < 12 ans, de 12 à < 18 ans et de ≥ 18 ans s’établissaient à 13,8, 13,1 et 13,0 L/h/m2, respectivement. Les valeurs médianes des prédictions individuelles relatives à l’ASC à l’état d’équilibre dans les groupes d’âge de 2 à < 12 ans, de 12 à < 18 ans et de ≥ 18 ans s’établissaient à 16 600, 17 300 et 15 300 h∙ng/mL, respectivement.
Âge ou sexe : L’âge, le poids et l’origine ethnique des patients adultes n’influent pas significativement sur le comportement pharmacocinétique du nilotinib, tandis que l’exposition au nilotinib est plus élevée d’environ 20 % chez les femmes que les hommes. L’exposition pharmacocinétique au cours des essais chez les enfants était basée de façon prospective sur la surface corporelle, avec une dose de 230 mg/m2, 2 f.p.j., arrondie au multiple de 50 mg le plus proche sans dépasser 400 mg. La surface corporelle a été le principal facteur expliquant les différences de comportement pharmacocinétique entre les enfants (de 2 à < 18 ans) et les adultes, ce qui justifie une posologie tenant compte de la surface corporelle (mg/m2) chez les enfants. La dose de 230 mg/m2, 2 f.p.j., a produit chez les enfants à peu près la même exposition pharmacocinétique qu’une dose de 400 mg, 2 f.p.j., chez les adultes.
Pharmacogénomique : Le nilotinib peut entraîner l’élévation des taux de la bilirubine. On a effectué une analyse pharmacogénétique auprès de 101 patients porteurs du chromosome Philadelphie atteints de LMC en phase d’accélération ou en phase chronique réfractaires ou intolérants à l’imatinib pour connaître les polymorphismes de l’enzyme UGT1A1 et le risque d’entraîner l’hyperbilirubinémie durant le traitement par des gélules de nilotinib. Dans cet essai, on a associé le génotype (TA)7/(TA)7 à une augmentation statistiquement significative du risque d’hyperbilirubinémie comparativement aux génotypes (TA)6/(TA)6 et (TA)6/(TA)7. L’augmentation la plus marquée du taux de bilirubine a été observée chez les patients possédant le génotype (TA)7/(TA)7 (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique et 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance hépatique, Syndrome de Gilbert).
Insuffisance hépatique : L’insuffisance hépatique a eu des effets sur la pharmacocinétique du nilotinib. Après l’administration d’une dose unique de 200 mg de nilotinib en gélule, on a observé une augmentation de 35 %, 35 % et 56 % de son ASC respectivement chez des patients atteints d’insuffisance hépatique d’intensité légère, modérée et grave, comparés aux sujets témoins dont la fonction hépatique était normale. Par ailleurs, la Cmax du nilotinib à l’état d’équilibre risque d’augmenter jusqu’à environ 29 % en présence d’insuffisance hépatique (voir 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver Reddy-Nilotinib à la température ambiante (entre 15 et 30  C). Conserver ce produit dans son emballage d’origine.
Tenir Reddy-Nilotinib hors de la portée et de la vue des enfants.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune mesure requise.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune
Dénomination chimique
Formule moléculaire
Masse moléculaire
Formule développée
chlorhydrate de nilotinib monohydraté
monochlorhydrate de 4-méthyl-N-[3-(4-méthyl-1H-imidazol-1-yl)-5-(trifluorométhyl)phényl]-3-[[4-(3-pyridinyl]-2-pyrimidinyl]amino] benzamide, monohydrate
Forme saline monohydratée : C28H22F3N7O.HCl.H2O
Forme saline monohydratée : 584
Propriétés physicochimiques
Description Poudre de couleur blanche ou légèrement jaunâtre ou jaune verdâtre
Solubilité La solubilité du chlorhydrate de nilotinib monohydraté dans les solutions aqueuses diminue de façon marquée à mesure que le pH augmente; le chlorhydrate de nilotinib monohydraté est pratiquement insoluble dans l’eau et légèrement soluble dans l’éthanol anhydre; il est très soluble dans le diméthylsulfoxyde et peu soluble dans le méthanol.
pH Le pH du chlorhydrate de nilotinib
monohydraté est de 3.9.
Le pH de la suspension aqueuse de
chlorhydrate de nilotinib monohydraté à 0,1 % est de 5,3.
pKa pKa = 5,64
Coefficient de partage Le coefficient de partage du chlorhydrate de nilotinib monohydraté dans un système tampon octanol-acide chlorhydrique 0,1 N à une température ambiante est de 2,07.
Point de fusion Le point de fusion du chlorhydrate de nilotinib monohydraté est de 202 °C.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
LMC en phase chronique nouvellement diagnostiquée chez les patients porteurs du chromosome Philadelphie (adultes)
L’efficacité clinique du nilotinib dans le traitement de la LMC en phase chronique nouvellement diagnostiquée chez les patients adultes porteurs du chromosome Philadelphie a été démontrée au cours de l’étude de phase III (A2303). La Figure 1 illustre le plan de l’étude.
Figure 1
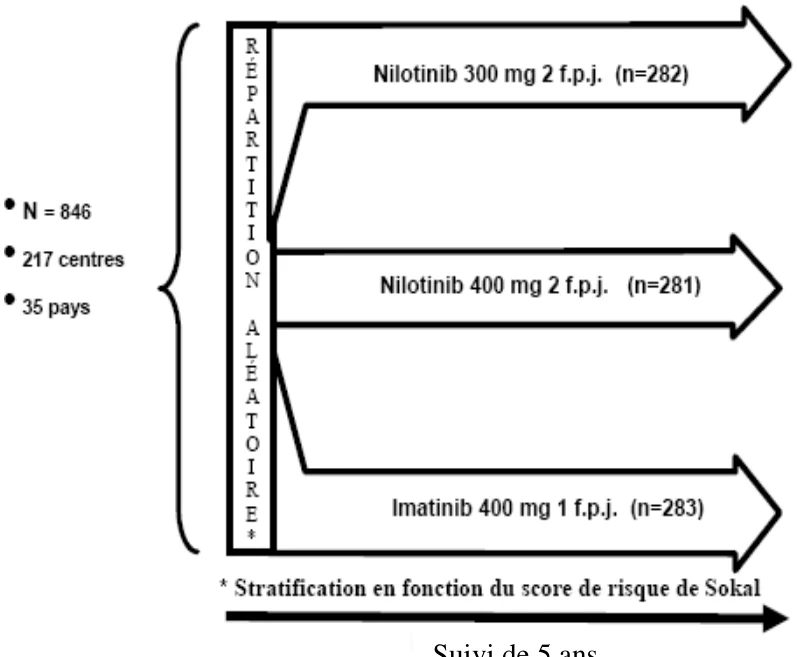
Suivi de 5 ans Tableau 14-1 Résumé des caractéristiques des participants aux essais cliniques (adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée exposés au médicament à l’étude)
No de l’ét ude | Plan | Posologie, voie d’administration et durée médiane du traitement | Sujets | Âge moyen (plage) | Sexe |
| A230 3 | Étude multicentrique et ouverte de phase III visant à évaluer l’efficacité du nilotinib par rapport à celle de imatinib chez des patients adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée confirmée par la réponse cytogénétique | Le nilotinib et l’imatinib ont été administrés par voie orale : Imatinib à 400 mg 1 f.p.j. Nilotinib à 300 mg 2 f.p.j. Nilotinib à 400 mg 2 f.p.j. Durée du traitement : la durée médiane du traitement était d’environ 60 mois dans les 3 groupes de traitement. | Nombre total de patients répartis aléatoirem ent = 846 Imatinib à 400 mg 1 f.p.j. (n = 283) Nilotinib à 300 mg 2 f.p.j. (n = 282) Nilotinib à 400 mg 2 f.p.j. (n = 281) | Imatinib à 400 mg 1 f.p.j. 12,4 % ≥ 65 ans Moyenne : 47 Plage = 18-80 Nilotinib à 300 mg 2 f.p.j. 12,8 % ≥ 65 ans Moyenne : 47 Plage = 18-85 Nilotinib à 400 mg 2 f.p.j. 10,0 % ≥ 65 ans Moyenne : 47 Plage = 18-81 | Imatinib à 400 mg 1 f.p.j. H = 55,8 % F = 44,2 % Nilotinib à 300 mg 2 f.p.j. H = 56,0 % F = 44,0 % Nilotinib à 400 mg 2 f.p.j. H = 62,3 % F = 37,7 % |
Une étude de phase III (A2303) multicentrique, ouverte et à répartition aléatoire a été menée afin d’évaluer l’efficacité des gélules de nilotinib par rapport à celle de l’imatinib chez des patients adultes porteurs du chromosome Philadelphie atteints de LMC en phase chronique nouvellement diagnostiquée confirmée par la réponse cytogénétique. Les patients avaient reçu leur diagnostic depuis moins de 6 mois et n’avaient jamais reçu de traitement contre la LMC en phase chronique, à l’exception de l’hydroxyurée ou de l’anagrélide (voir le Tableau 14-2). De plus, les patients ont été stratifiés en fonction du score de risque de Sokal obtenu au moment du diagnostic.
Les caractéristiques de départ étaient comparables dans les groupes (Tableau 14-1). Le nombre d’hommes était légèrement plus élevé que de femmes dans tous les groupes. Plus de 60 % de l’ensemble des patients étaient d’origine caucasienne et 25 % étaient d’origine asiatique. Le Tableau 14-2 rend compte des caractéristiques de l’évolution de la LMC.
L’analyse principale des données a été réalisée au moment où l’ensemble des 846 patients avait reçu 12 mois de traitement (ou abandonné prématurément le traitement). Les analyses subséquentes ont été effectuées lorsque l’ensemble des patients a eu terminé le traitement de 24, de 36, de 48 ou de 60 mois (à moins qu’ils l’aient abandonné plus tôt). La durée médiane du traitement s’établissait à environ 60 mois dans les 3 groupes de traitement.
L’intensité médiane réelle de la dose était de 400 mg/jour dans le groupe imatinib et de 593 mg/jour dans le groupe nilotinib à 300 mg 2 fois par jour. L'étude est encore en cours. Le Tableau 14-3 précise la durée d’exposition des patients aux gélules de nilotinib.
Tableau 14-2 Caractéristiques de l’évolution de la LMC
Gélules de nilotinib à 300 mg 2 f.p.j. N = 282 | Imatinib à 400 mg 1 f.p.j. N = 283 | |
| Ancienneté médiane du diagnostic de LMC, en jours (plage) | 31,0 (0-182) | 28,0 (1-183) |
| Hydroxyurée | 216 (76,6 %) | 201 (71,0 %) |
| Anagrélide | 6 (2,1 %) | 4 (1,4 %) |
Tableau 14-3 Durée de l’exposition aux gélules de nilotinib
| Gélules de nilotinib à 300 mg 2 f.p.j. N = 279 | Imatinib à 400 mg 1 f.p.j. N = 277 | |
Durée médiane du traitement, en mois (IC à 95 %) | 60,02 (59,20-60,42) | 58,69 (52,21-59,99) |
Résultats de l’étude
Paramètre principal d’évaluation de l’efficacité : réponse moléculaire majeure (RMM)
Le paramètre principal d’évaluation de l’efficacité était la RMM mesurée à 12 mois après le début de la prise du médicament à l’étude. La RMM était définie comme l’obtention d’un rapport BCR- ABL/ABL inférieur ou égal à 0,1 % calculé à l’aide de l’échelle internationale et mesuré en temps réel par la méthode quantitative de réaction en chaîne par polymérase (qRT-PCR), ce qui correspond à une diminution d’au moins 3 logarithmes de la quantité de transcriptions BCR-ABL par rapport aux valeurs initiales normalisées.
Le paramètre principal d’évaluation de l’efficacité, soit le taux de RMM à 12 mois, était significativement supérieur sur le plan statistique dans le groupe nilotinib à 300 mg 2 fois par jour comparativement au taux observé dans le groupe imatinib à 400 mg 1 fois par jour (44,3 % vs 22,3 %, p < 0,0001) (voir le Tableau 14-9).
Dans le groupe ayant reçu le nilotinib à la dose recommandée de 300 mg 2 fois par jour, les taux de RMM à 3, à 6, à 9 et à 12 mois s’établissaient à 8,9 %, à 33,0 %, à 43,3 % et à 44,3 %, respectivement. Enfin, dans le cas du groupe imatinib à 400 mg 1 fois par jour, les taux observés étaient de 0,7 %, de 12,0 %, de 18,0 % et de 22,3 %. Les taux de RMM mesurés à 12, 24, 36, 48 et 60 mois figurent au Tableau 17.
Tableau 14-4 Taux de RMM
Gélules de nilotinib à 300 mg 2 f.p.j. | Imatinib à 400 mg 1 f.p.j. | |
| N = 282* | N = 283* | |
| n (%) | n (%) | |
| RMM à 12 mois2 | 125 (44,3)1 | 63 (22,3) |
| IC à 95 % de la réponse | [38,4; 50,3] | [17,6; 27,6] |
| RMM à 24 mois2 | 174 (61,7)1 | 106 (37,5) |
| IC à 95 % de la réponse | [55,8; 67,4] | [31,8; 43,4] |
| RMM à 36 mois2 | 165 (58,5)1 | 109 (38,5) |
| IC à 95 % de la réponse | [52,5; 64,3] | [32,8; 44,5] |
| RMM à 48 mois2 | 169 (59,9)1 | 124 (43,8) |
| IC à 95 % de la réponse | [54,0;65,7] | [38,0;49,8] |
| RMM à 60 mois2 | 177 (62,8) | 139 (49,1) |
| IC à 95 % de la réponse | [56,8;68,4] | [43,2;55,1] |
* Le dénominateur pour cette analyse (N) comprend tous les patients ayant fait l’objet de la répartition aléatoire, peu importe s’ils étaient évaluables ou non pour la RMM.
1 Valeur de p (test de Cochran-Mantel-Haenszel) pour le taux de réponse (vs l’imatinib à 400 mg) < 0,0001
2 Seuls les patients qui bénéficiaient d’une RMM à un moment précis ont été considérés comme des répondeurs pour cet intervalle de mesure. Suivant une approche prudente, on a jugé que les autres patients randomisés n’avaient pas bénéficié d’une RMM, peu importe s’ils étaient ou non évaluables à cet intervalle de mesure :
- Au total, 129 des patients (15,2 %) ne pouvaient être évalués quant à la RMM à 12 mois (40 qui recevaient le nilotinib à raison de 300 mg 2 f.p.j., 41 qui recevaient le nilotinib à 400 mg 2 f.p.j. et 48 qui recevaient l’imatinib) en raison de résultats de tests PCR manquants/non évaluables (n = 3), de transcriptions atypiques au départ (n = 8ou d’une interruption du traitement avant l’intervalle de mesure à 12 mois (n = 118).
Au total, 211 des patients (24,9 %) ne pouvaient être évalués quant à la RMM à 24 mois (68 qui recevaient le nilotinib à raison de 300 mg 2 f.p.j., 61 qui recevaient le nilotinib à 400 mg 2 f.p.j. et 82 qui recevaient l’imatinib) en raison de résultats de tests PCR manquants/non évaluables (n = 13), de transcriptions atypiques au départ (n = 8) ou d’une interruption du traitement avant l’intervalle de mesure à
24 mois (n = 190).
- Au total, 199 des patients (35,2 %) ne pouvaient être évalués quant à la RMM à 36 mois (87 qui recevaient le nilotinib à raison de 300 mg 2 f.p.j. et 112 qui recevaient l’imatinib) en raison de résultats de tests de PCR manquants/non évaluables (n = 17), de transcriptions atypiques au départ (n = 7) ou d’une interruption du traitement avant l’intervalle de mesure à 36 mois (n = 175).
Au total, 305 patients (36,1 %) ne pouvaient être évalués quant à la RMM à 48 mois (98 qui recevaient le nilotinib à raison de 300 mg 2 f.p.j., 88 qui recevaient le nilotinib à 400 mg 2 f.p.j. et 119 qui recevaient l’imatinib) en raison de résultats de tests de PCR
manquants/non évaluables (n = 18), de transcriptions atypiques au départ (n = 8) ou d’une interruption du traitement avant l’intervalle de mesure à 48 mois (n = 279).
- Au total, 322 patients (38,1 %) ne pouvaient être évalués quant à la RMM à 60 mois (99 qui recevaient le nilotinib à raison de 300 mg 2 f.p.j., 93 qui recevaient le nilotinib à 400 mg 2 f.p.j. et 130 qui recevaient l’imatinib) en raison de résultats de tests de PCR manquants/non évaluables (n = 9), de transcriptions atypiques au départ (n = 8) ou d’une interruption du traitement avant l’intervalle de mesure à 60 mois (n = 305).
Les taux de RMM mesurés à différents moments (tenant compte des patients ayant obtenu une RMM au moment de ces intervalles ou avant [répondeurs]) sont représentés dans le graphique de fréquence cumulative de RMM ci-après (Figure 2).
Figure 2 Fréquence cumulative de RMM
Dans tous les groupes de risque calculé en fonction du score de Sokal, les taux de RMM à tous les intervalles de mesure étaient invariablement plus élevés dans le groupe traité par le nilotinib à raison de 300 mg 2 f.p.j. que dans le groupe sous imatinib.
Lors d’une analyse exploratoire, 91 % (234/258) des patients traités par le nilotinib à 300 mg 2 f.p.j. affichaient un taux de BCR-ABL ≤ 10 % après 3 mois de traitement, comparativement à 67 % (176/264) des patients sous imatinib à 400 mg 1 f.p.j.
Selon les courbes de Kaplan-Meier représentant le temps écoulé avant l’obtention de la première RMM chez tous les patients, la probabilité d’obtenir une RMM à différents moments était plus élevée dans le groupe traité par le nilotinib que dans le groupe imatinib (RRI [rapport des risques instantanés] = 2,20 et p < 0,0001 [selon le test stratifié de Mantel-Haenzel] entre le nilotinib à 300 mg 2 fois par jour et l’imatinib).
Tableau 14-5 Meilleurs rapports BCR-ABL globaux atteints à la date butoir fixée à 60 mois
- Étude CAMN107A2303 (analyse complète des données)
Gélules de nilotinib à 300 mg 2 f.p.j. N = 282 | Imatinib à 400 mg 1 f.p.j. N = 283 | |
| Catégories de rapport BCR- ABL1 | ||
| ≤ 0,0032 % | 156 (55,3 %) | 92 (32,5 %) |
| > 0,0032 % - ≤ 0,01 % | 31 (11 %) | 28 (9,9 %) |
| > 0,01 - ≤ 0,1 % | 31 (11 %) | 53 (18,7 %) |
| > 0,1 - ≤ 1 % | 28 (9,9 %) | 43 (15,2 %) |
| > 1 - ≤ 10 % | 15 (5,3 %) | 26 (9,2 %) |
| > 10 % | 12 (4,3 %) | 32 (11,3 %) |
1L’obtention d’une réponse moléculaire se situant dans les catégories > 0,01 - ≤ 0,1 %; > 0,0032 - ≤ 0,01 % et ≤ 0,0032 % selon l’échelle internationale correspond à une réduction de ≥ 3 - < 4 logarithmes; de ≥ 4 - < 4,5 logarithmes et de ≥ 4,5 logarithmes, respectivement, de la quantité de transcriptions BCR-ABL par rapport aux valeurs initiales normalisées.
Dans le Tableau 14-5 ci-dessus, les patients sont groupés en catégories en fonction du meilleur rapport BCR-ABL global qu’ils ont obtenu.
La proportion de patients ayant obtenu une réponse moléculaire ≤ 0,01 % et ≤ 0,0032 % selon l’échelle internationale est présentée au Tableau 14-6.
Tableau 14-6 Proportion de patients ayant obtenu une réponse moléculaire ≤
0,01 % (réduction de 4 logarithmes) et ≤ 0,0032 % (réduction de 4,5 logarithmes)
Gélules de nilotinib à 300 mg 2 f.p.j. N = 282 (%) | Imatinib à 400 mg 1 f.p.j. N = 283 (%) | |||
| ≤ 0,01 % | ≤ 0,0032 % | ≤ 0,01 % | ≤ 0,0032 % | |
| À 12 mois | 11,7 | 4,6 | 3,9 | 0,4 |
| À 24 mois | 24,5 | 12,4 | 10,2 | 2,8 |
| À 36 mois | 29,4 | 13,8 | 14,1 | 8,1 |
| À 48 mois | 33,0 | 16,3 | 19,8 | 10,2 |
| À 60 mois | 47,9 | 32,3 | 31,1 | 19,8 |
Durée de la RMM
Selon la méthode d’estimation de Kaplan-Meier de la durée de la première RMM, la proportion de patients ayant obtenu une RMM et qui l’ont conservée durant 60 mois parmi les patients ayant obtenu une RMM se chiffrait à 93,4 % (IC à 95 % : de 89,9 à 96,9 %) dans le groupe traité par le nilotinib à 300 mg 2 fois par jour et à 89,1 % (IC à 95 % : de 84,2 à 94,0 %) dans le groupe ayant reçu l’imatinib à raison de 400 mg 1 fois par jour.
Paramètre secondaire d’évaluation de l’efficacité : réponse cytogénétique complète (RCC)
La RCC était définie comme la disparition des cellules médullaires à la métaphase porteuses du chromosome Philadelphie, fondée sur l’évaluation d’au moins 20 métaphases. Le taux de RCC au 12e mois (incluant les patients qui avaient montré une RCC avant ou à l’évaluation du 12e mois parmi les patients ayant répondu au traitement) était statistiquement plus élevé dans le groupe nilotinib à 300 mg 2 fois par jour que dans le groupe imatinib à 400 mg 1 fois par jour (voir le Tableau 14-7).
Le taux de RCC calculé à 24 mois (y compris chez les patients qui avaient montré une RCC avant ou à l’évaluation du 24e mois parmi les patients ayant répondu au traitement) était plus élevé dans le groupe traité par le nilotinib à 300 mg 2 fois par jour que dans celui ayant reçu de l’imatinib à 400 mg 1 fois par jour, et la différence était significative sur le plan statistique (voir le Tableau 14-7).
Tableau 14-7 Taux de réponse cytogénétique complète (RCC)
| Gélules de nilotinib à 300 mg 2 f.p.j. | Imatinib à 400 mg 1 f.p.j. N = 283 | |
| N = 282 | n (%) | |
| n (%) | ||
| À 12 mois | ||
| Réponse cytogénétique majeure | 226 (80,1) | 184 (65,0) |
| IC à 95 % de la réponse | [75,0, 84,6] | [59,2, 70,6] |
Valeur de p (test de Cochran-Mantel-Haenszel) pour le taux de réponse (vs l’imatinib à 400 mg) | < 0,0001 | |
| À 24 mois | ||
| Réponse cytogénétique majeure | 245 (86,9) | 218 (77,0) |
| IC à 95 % de la réponse | [82,4, 90,6] | [71,7, 81,8] |
Valeur de p (test de Cochran-Mantel-Haenszel) pour le taux de réponse (vs l’imatinib à 400 mg) | 0,0018 |
L’évaluation de la réponse cytogénétique après le suivi du 24e mois n’était pas requise.
Durée de la RCC
Selon la méthode d’estimation de Kaplan-Meier, la proportion de patients qui ont conservé une réponse durant 60 mois parmi les patients ayant obtenu une RCC se chiffrait à 99,1 % (IC à 95 % : de 97,9 à 100 %) dans le groupe traité par le nilotinib à 300 mg 2 fois par jour et à 97,0 % (IC à 95 % : de 94,7 à 99,4 %) dans le groupe ayant reçu l’imatinib à raison de 400 mg 1 fois par jour.
Paramètre secondaire d’évaluation de l’efficacité : évolution de la maladie vers la phase d’accélération ou la crise blastique durant l’étude
Par évolution « durant l’étude », on entend le premier épisode documenté d’évolution vers la phase d’accélération ou la crise blastique ou le décès imputable à la LMC survenu à n’importe quel moment après la répartition aléatoire, jusqu’à 60 mois après la date butoir de la période de suivi après le traitement. Les patients traités par le nilotinib à 300 mg 2 fois par jour qui n’avaient pas répondu de façon satisfaisante au traitement à l’étude pouvaient passer à une dose plus élevée. Les patients traités par l’imatinib qui n’avaient pas répondu de façon satisfaisante au traitement à l’étude pouvaient passer au traitement par le nilotinib. Après 60 mois, au sein de la population en intention de traiter, la maladie avait évolué vers la phase d’accélération ou la crise blastique chez 31 patients (dont 21 faisaient partie du groupe imatinib, et 10, du groupe nilotinib à 300 mg 2 fois par jour). Selon les estimations, la proportion de patients dont la maladie n’a pas évolué vers la phase d’accélération ou la crise blastique à 60 mois se chiffrait à 92,1 % dans le groupe traité par l’imatinib et à 96,3 % dans le groupe traité par le nilotinib à 300 mg 2 fois par jour (RRI = 0,4636 entre le nilotinib à 300 mg 2 fois par jour et l’imatinib).
Mutations BCR-ABL
Lors de l’étude A2303, les patients recrutés ont été écartés s’ils étaient porteurs dès le départ de la mutation BCR-ABL T315I. Le dépistage de cette mutation était effectué au début de cette étude et une fois le traitement terminé. L’épreuve de dépistage réalisée au terme du traitement n’a été effectuée que chez un sous-groupe de patients parce que leur état clinique le justifiait. Au début de l’étude, aucun des 846 patients recrutés à l’étude A2303 n’était porteur de la mutation BCR-ABL. Cela dit, au début de l’étude, on a noté des polymorphismes génétiques d’ABL chez certains patients, ceux-ci étant répartis également au sein des trois groupes de l’étude (23 dans le groupe nilotinib à 300 mg 2 fois par jour, 20 dans le groupe nilotinib à 400 mg 2 fois par jour et 17 dans le groupe imatinib). Les polymorphismes génétiques d’ABL ont été confirmés par amplification et séquençage du domaine kinase des deux allèles non transloqués à partir d’un même échantillon. Ces polymorphismes n’ont aucune portée sur le plan clinique.
Au moment du suivi effectué au 60e mois, 12 patients du groupe nilotinib à 300 mg 2 fois par jour étaient devenus porteurs de mutations. Chez 10 d’entre eux, il s’agissait d’au moins une des mutations suivantes : T315I, Y253H, E255K ou F359V. La maladie a évolué chez 1 des 1211 patients du groupe nilotinib à 300 mg 2 fois par jour qui étaient porteurs de la mutation E459K. Onze patients du groupe traité par le nilotinib à 400 mg 2 fois sont devenus porteurs de mutations, et 2 d’entre eux ont vu leur maladie évoluer. Ils étaient tous porteurs de l’une de ces mutations : T315I, Y253H, E255K/V, F359V ou Q252H. Quant au groupe ayant reçu l’imatinib, on a décelé des mutations chez 22 des patients de ce groupe. Il s’agissait pour 8 d’entre eux de l’une de ces mutations suivantes : T315I, Y253H ou F359V/C/I ou M244V.
La mutation T315I confère une grande résistance au nilotinib et à la plupart des inhibiteurs de tyrosine kinase et est associée à une évolution rapide de la maladie. Les mutations Y253H, E255K/V et F359V/C/I s’avèrent moins sensibles au nilotinib.
Paramètre secondaire d’évaluation de l’efficacité : survie globale
Au total, 50 patients sont décédés au cours de l’étude, durant le traitement principal, le traitement de prolongation ou le suivi effectué après l’abandon du traitement (18 patients du groupe nilotinib à 300 mg 2 fois par jour, 10 patients du groupe nilotinib à 400 mg 2 fois par jour et 22 patients du groupe imatinib à 400 mg 1 fois par jour). Les taux estimés de patients vivants à 60 mois étaient de 93,7 % vs 91,7 % (p = 0,4881, nilotinib à 300 mg 2 fois par jour vs imatinib) et de 96,2 % vs 91,7 % (p = 0,0266, nilotinib à 400 mg 2 fois par jour vs imatinib). À la date butoir de collecte des données après 60 mois, aucun avantage sur la survie globale n’avait été démontré.
LMC en phase chronique et en phase d’accélération chez les patients porteurs du chromosome Philadelphie réfractaires ou intolérants à l’imatinib (adultes)
L’efficacité clinique du nilotinib chez le porteur adulte du chromosome Philadelphie atteint de LMC en phase chronique ou en phase d’accélération réfractaire ou intolérant à l’imatinib a été mise au jour dans le cadre de la phase II de l’étude A2101.
Le plan de l’étude A2101 est exposé à la Figure 3 ci-après.
Figure 3 :
Tableau 14-8 Résumé des caractéristiques des participants aux essais cliniques (adultes porteurs du chromosome Philadelphie atteint de LMC en phase chronique ou en phase d’accélération réfractaires ou intolérants à l’imatinib exposés au médicament à l’étude)
| No de l’étud e | Plan | Posologie, voie d’administration et durée médiane du traitement | Participants | Âge moyen (plage) | Sexe |
| A2101 | Essai multicentrique ouvert de phase II visant à vérifier l’efficacité des gélules de nilotinib chez le patient atteint de LMC, réfractaire ou intolérant à l’imatinib, avec groupe de traitement distinct pour la LMC en phase chronique et la LMC en phase d’accélération | Les gélules de nilotinib ont été administrées comme suit : 400 mg, 2 f.p.j., voie orale (dose pouvant être portée à 600 mg, 2 f.p.j.) Durée du traitement : 561 jours pour la phase chronique et 264 jours pour la phase d’accélération | LMC en phase chronique (groupe A)1 n = 321 LMC en phase d’accélératio n (groupe A)1 n = 137 | LMC en phase chronique (groupe A) : Plus de 65 ans : 31 % Moyenne = 57 de 21 à 85 LMC en phase d’accélératio n (groupe A) : Plus de 65 ans : 30 % Moyenne = 56 de 22 à 82 | LMC en phase chronique (groupe A) : Hommes = 50 % Femmes = 50 % LMC en phase d’accélératio n (groupe A) : Hommes : 55 % Femmes : 45 % |
1Groupe A : Patients n’ayant jamais reçu d’autre inhibiteur de la tyrosine-kinase que l’imatinib
Une étude multicentrique et ouverte de phase II (A2101) a visé à évaluer l’efficacité des gélules de nilotinib chez des patients atteints de LMC, réfractaires ou intolérants à l’imatinib, dans des groupes de traitement distincts pour la phase chronique et la phase d’accélération. Cette étude est encore en cours. On a recruté 321 patients atteints de LMC en phase chronique et 137 patients atteints de LMC en phase d’accélération pour en évaluer l’efficacité. La durée médiane du traitement était de 561 jours et de 264 jours, respectivement (voir le Tableau 14-9). Les gélules de nilotinib ont été administrées sans interruption (2 fois par jour, 2 heures après les repas et au moins 1 heure avant le repas suivant), sauf dans les cas où la réponse était insatisfaisante ou que la maladie continuait d’évoluer (voir le Tableau 14-8). Il était possible d’augmenter la dose pour la porter à 600 mg, 2 fois par jour (voir le Tableau 14-8). En tout, 57 patients atteints de LMC en phase chronique et 33 patients atteints de LMC en phase d’accélération ont reçu la dose de 600 mg, 2 fois par jour.
Tableau 14-9 Durée de l’exposition aux gélules de nilotinib
LMC en phase chronique N = 321 | LMC en phase d’accélératio n N = 137 | |
| Durée médiane du traitement, en jours (IC à 95 %) | 561 (de 459 à | 264 (de 190 à |
| 680) | 357) |
La résistance à l’imatinib incluait les cas suivants : impossibilité d’obtenir une réponse hématologique complète (dans un délai de 3 mois), une réponse cytogénétique (dans un délai de 6 mois) ou une réponse cytogénétique majeure (dans un délai de 12 mois) ou reprise de l’évolution de la maladie après l’obtention d’une réponse cytogénétique ou hématologique. Les patients intolérants à l’imatinib étaient ceux qui avaient abandonné cet agent à cause de manifestations de toxicité et chez qui on n’observait pas de réponse cytogénétique majeure au moment de leur admission.
Dans l’ensemble, 70 % des patients atteints de LMC en phase chronique étaient réfractaires à l’imatinib et 30 % étaient intolérants à cet agent. Dans l’ensemble, 80 % des patients atteints de LMC en phase d’accélération étaient réfractaires à l’imatinib et 20 % étaient intolérants à cet agent. Les médicaments et traitements reçus par le passé comprenaient l’imatinib, l’hydroxyurée, l’interféron et la greffe de cellules souches (voir le Tableau 14-10). La dose médiane la plus élevée d’imatinib administrée par le passé s’établissait à 600 mg/jour chez les patients atteints de LMC tant en phase chronique qu’en phase d’accélération. De ces patients, la dose d’imatinib la plus élevée reçue était d’au moins 600 mg/jour chez 72 % de tous les patients atteints de LMC en phase chronique et chez 79 % de tous les patients atteints de LMC en phase d’accélération. Trente-huit pour cent de tous les patients atteints de LMC en phase chronique et 45 % de tous les patients atteints de LMC en phase d’accélération ont reçu au moins 800 mg/jour.
Tableau 14-10 Caractéristiques de l’évolution de la LMC
Phase chronique (N = 321) | Phase d’accélération (N = 137)& | |
| Ancienneté médiane du diagnostic, en mois (plage) | 58 (de 5 à 275) | 71 (de 2 à 298) |
Imatinib Résistance Résistance sans réponse cytogénétique majeure Intolérance sans réponse cytogénétique majeure | 226 (70 %) - 95 (30 %) | - 109 (80 %) 27 (20 %) |
| Durée médiane du traitement à l’imatinib, en jours (IC à 95 %) | 975 (de 892 à 1068) | 857 (de 702 à 1059) |
| Antécédents de traitements à l’hydroxyurée | 83 % | 91 % |
| Antécédents de traitements à l’interféron | 58 % | 50 % |
| Antécédents de greffe d’organe | 7 % | 8 % |
& On ne sait pas, dans le cas d’un patient, s’il était réfractaire ou intolérant à l’imatinib.
Le paramètre d’efficacité principal chez les patients atteints de LMC en phase chronique était la réponse cytogénétique majeure, définie comme l’élimination (réponse cytogénétique complète) ou une réduction significative de 0 à 35 % des métaphases Ph+ (réponse cytogénétique partielle) des cellules hématopoïétiques Ph+. Le deuxième paramètre était la réponse hématologique complète chez les patients du même type de LMC.
Le paramètre d’efficacité principal chez les patients atteints de LMC en phase d’accélération était la réponse hématologique (RH) globale confirmée, définie comme étant soit, une réponse hématologique complète (RHC) ou l’absence des signes de leucémie (ASL).
Phase chronique : La réponse cytogénétique majeure chez 321 patients atteints de LMC en phase chronique était de 59 %. La plupart des répondeurs ont atteint cette réponse rapidement, soit dans les 3 mois (médiane : 2,8 mois) après le début du traitement par les gélules de nilotinib; cette réponse était soutenue. Elle persistait après 24 mois chez 77 % des patients qui l’avaient atteinte (IC à 95 % : 71 à 84 %). La durée médiane de la réponse cytogénétique majeure n’a pas été atteinte. La réponse cytogénétique complète a été de 44 % et elle a été atteinte après un peu plus de 3 mois (médiane : 3,3 mois). Elle était toujours soutenue après 24 mois chez 84 % des patients qui l’avaient atteinte (IC à 95 % : 77 à 91 %). La durée médiane de cette réponse n’a pas été atteinte. Les patients qui présentaient une RHC au départ ont atteint une réponse cytogénétique majeure plus rapidement (1,4 mois vs 2,8 mois). Parmi les patients qui n’avaient pas obtenu de RHC au départ, 76 % l’ont atteint par la suite; le délai médian avant l’atteinte de la RHC était de 1 mois. La durée médiane de la RHC n’a pas été atteinte. On trouvera au Tableau 14-11 et à la Figure 4 le taux de réponse obtenu dans le groupe de traitement de la LMC en phase chronique.
Le taux de survie globale estimé après 24 mois chez les patients atteints de LMC en phase chronique était de 87 %.
Phase d’accélération : Chez les 137 patients atteints de LMC en phase d’accélération, le taux de RH globale confirmée s’est élevé à 44 %. La durée médiane de la RH confirmée a été de 21,5 mois. Cette réponse était toujours soutenue après 24 mois chez 50 % des patients qui l’avaient atteinte (IC à 95 % : 35 à 65 %). La RHC confirmée a été de 31 % et sa durée médiane a été de 26,3 mois. Elle était toujours soutenue après 24 mois chez 51 % des patients qui l’avaient atteinte (IC à 95 % : 34 à 69 %). Le taux de réponse cytogénétique majeure non confirmée s’établissait à 32 %, avec un temps médian de réponse de 2,8 mois. La réponse cytogénétique majeure était toujours soutenue après 24 mois chez 66 % des patients qui l’avaient atteinte (IC à 95 % : 50 à 82 %). La durée médiane de cette réponse n’a pas été atteinte. Les taux de réponse observés chez les patients atteints de LMC en phase d’accélération sont exposés au
Tableau 14-11.
Le taux de survie globale estimé après 24 mois chez les patients atteints de LMC en phase d’accélération était de 70 %.
Tableau 14-11 Taux de réponse chez les patients atteints de LMC – adultes
| (Meilleur taux de réponse) | Phase chronique | Phase d’accélération | ||||
| Intoléranc e (N = 95) | Résistanc e (N = 226) | Total (N = 321) | Intolérance (N = 27) | Résistanc e (N = 109) | Total (N = 137) | |
| Réponse hématologique (%) | ||||||
| Globale (IC à 95 %) - | - | - | 52 (32-71) | 41 (32-51) | 44 (35- 53) | |
| RHC (IC à 95 %) | 90 %1 (de 79 à 97) | 72 %1 (de 64 à 79) | 76 %1,3 (de 70 à 82) | 372 | 302 | 312 |
| ASL | - | - | - | 152 | 112 | 122 |
Réponse cytogénétique non confirmée1 (%) | ||||||
Majeure (IC à 95 %) RCC Partielle | 66 % (de 56 à 76) 51 16 | 56 % (de 49 à 63) 41 15 | 59 % (de 54 à 65) 44 15 | 41 (de 22 à 61) 30 11 | 30 (de 22 à 40) 19 11 | 32 (de 24 à 41) 21 11 |
ASL = Absence de signes de leucémie
RCC = réponse cytogénétique complète
RHC = Réponse hématologique complète
Réponse hématologique : RHC + ASL.
RHC (LMC en phase chronique) : Numération leucocytaire < 10 x 109 /L, num. plaquettaire < 450 000/mm3, absence de cellules blastiques ou de promyélocytes dans le sang périphérique, myélocytes + métamyélocytes < 5 % dans le sang périphérique, basophiles < 5 % dans le sang périphérique et absence d’atteinte extramédullaire.
RHC (LMC en phase d’accélération) : neutrophiles ≥ 1,5 x 10⁹ /L, num. plaquettaire ≥ 100 x 109 /L, absence de cellules myéloblastes dans le sang périphérique, myéloblastes < 5 % dans la moelle, basophiles < 5 % dans le sang périphérique et absence d’atteinte extramédullaire. ASL : mêmes critères que pour la RHC sauf : neutrophiles ≥ 1,0 x 10⁹/L, num. plaquettaire ≥ 20 x 109 /L sans transfusion plaquettaire ou hémorragie et aucun besoin de basophiles.
Réponse cytogénétique : complète (disparition du ch. Ph dans les cellules médullaires à la métaphase), ou partielle (présence du ch. Ph dans 1 à 35 % des cellules). Les réponses cytogénétiques sont basées sur le pourcentage du ch. Ph dans les cellules médullaires à la métaphase chez ≥ 20 cellules médullaires à la métaphase dans chacun des échantillons de la moelle.
- 1. Réponse non confirmée : Réponse fondée sur une seule évaluation
- 2. Réponse confirmée : Évaluation de la réponse confirmée par une autre évaluation réalisée au moins 4 semaines plus tard.
- 3. 207 patients ne présentaient pas de réponse hématologique complète au départ. Par conséquent, on a pu par la suite évaluer la réponse hématologique complète; 158 patients (76 %) ont obtenu une réponse hématologique complète.
Figure 4 Durée estimée de la réponse cytogénétique majeure (en mois)1 chez les patients atteints de LMC en phase chronique selon la méthode de Kaplan-Meier – étude CAMN107A2101E2 (population en intention de traiter classique)
1 Durée définie comme l’intervalle entre la première réponse documentée et la date d’abandon pour cause d’évolution de la maladie ou de mortalité.
| % without progression or death | % de patients toujours en vie ou chez qui la maladie n’a pas évolué |
| Months since major cytogenetic response | Délai avant l’atteinte d’une réponse cytogénétique majeure (mois) |
| Patients with MCyR: | Patients ayant atteint une réponse cytogénétique majeure |
| Censored observations | Observations censurées |
| At-risk : Events | À risque : Manifestations |
L’étude (2101) de phase II comprenait des groupes de traitement distincts afin d’illustrer les effets des gélules de nilotinib chez des patients atteints de LMC en phase chronique et en phase d’accélération qui avaient déjà reçu de nombreux traitements, y compris un traitement par un inhibiteur de la tyrosine kinase en plus de l’imatinib. Parmi ces patients, 30/36 (83 %) présentaient une résistance au traitement. Chez 22 patients atteints de LMC en phase chronique ayant participé à l’étude d’efficacité, le nilotinib a produit un taux de réponse cytogénétique majeure de 32 % et de réponse hématologique complète de 50 %.
Après l’échec du traitement par l’imatinib, on a noté la présence de 24 différentes mutations BCR-ABL au départ chez 42 % des patients en phase chronique et chez 54 % des patients en phase d’accélération qui participaient à la recherche de mutations. Les gélules de nilotinib se sont révélées efficaces chez les porteurs de diverses mutations BCR-ABL entraînant une résistance à l’imatinib, à l’exception du mutant T315I.
Arrêt du traitement chez des patients porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique nouvellement diagnostiquée, qui ont obtenu une réponse moléculaire profonde soutenue (RM4,5)
Tableau 14-12 Aperçu de l’essai clinique I2201 sur la rémission sans traitement (RST)
| No de l’étude | Plan | Posologie, voie d’administration et durée du traitement | Sujets | Âge (plage) | Sexe |
| I2201 | Étude multicentrique de phase II à un seul groupe sur la rémission sans traitement (RST) chez des porteurs du chromosome Philadelphie atteints de LMC en phase chronique ayant atteint le stade de maladie résiduelle minime (MRM*) soutenue grâce à un traitement de première intention par le nilotinib. | Dose : 300 mg de nilotinib 2 fois par jour Le schéma posologique était réduit à 400 mg 1 fois par jour, si les patients ne toléraient pas la dose prévue Durée de la phase de consolidation : 52 semaines Durée de la phase de RST : médiane de 76 semaines à la date butoir (après 96 semaines) | Nombre total de patients ayant commencé la phase de consolidation de l’étude : 215 Nombre de patients admis à la phase de RST : 190 | Total : 215 patients Âge : 54 ans (de 21 à 86) 20,5% au-dessus de 65 ans Phase de RST : 190 patients Âge : 54 ans (de 21 à 86) 21,1% au-dessus de 65 ans | Total : 215 patients H : 113 (52,6 %) F : 102 (47,4 %) Phase de RST : 190 patients H : 96 (50,5 %) F : 94 (49,5 %) |
* La maladie résiduelle minime (MRM) soutenue correspondait à l’obtention des résultats suivants lors des 4 derniers tests de PCR trimestriels : RM4,5 lors de la dernière évaluation, aucune valeur inférieure à RM4,0 et moins de deux valeurs entre RM4,0 et RM4,5
Dans le cadre d’une étude multicentrique ouverte à un seul groupe, 215 adultes porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique, qui recevaient des gélules de nilotinib en première intention depuis 2 ans ou plus et avaient obtenu une RM4,5 selon une épreuve diagnostique quantitative validée ayant une sensibilité d’au moins RM4,5 (BCR- ABL/ABL ≤ 0,0032 % selon l’échelle internationale), ont été invités à continuer le traitement par les gélules de nilotinib pendant 52 semaines additionnelles (phase de consolidation par des gélules de nilotinib). Sur les 215 patients, 190 (88,4 %) ont été admis à la phase de « rémission sans traitement » (RST) après avoir obtenu, au cours de la phase de consolidation, une réponse moléculaire (RM4,5) soutenue définie par les critères suivants:
- Le résultat des 4 dernières évaluations trimestrielles (effectuées toutes les 12 semaines) a été au moins une RM4,0 (BCR-ABL/ABL ≤ 0,01 %, selon l’échelle internationale) qui s’est maintenue pendant 1 an;
Le résultat de la dernière évaluation a été une RM4,5 (BCR-ABL/ABL ≤
0,0032 % selon l’échelle internationale);
Le résultat d’au plus 2 évaluations s’est situé entre une RM4,0 et une RM4,5
(0,0032 % selon l’échelle internationale < BCR-ABL/ABL ≤ 0,01 % selon l’échelle internationale).
La population admise à la phase de RST avait un âge médian de 55 ans et était composée à 49,5 % de femmes et à 21,1 % de patients de 65 ans ou plus. L’intensité réelle médiane de la dose pendant la phase de consolidation de 52 semaines par des gélules de nilotinib a été de 600,0 mg/jour.
Les taux de BCR-ABL ont été surveillés toutes les 4 semaines pendant les 48 premières semaines de la phase de RST. La surveillance était effectuée plus fréquemment, soit toutes les 2 semaines, en cas de perte de la RM4,0. La surveillance à intervalles de 2 semaines prenait fin à l’un des moments suivants:
- Perte de RMM nécessitant une reprise du traitement par des gélules de nilotinib;
Rétablissement des taux de BCR-ABL entre des valeurs correspondant à une
RM4,0 et à une RM4,5;
- Maintien de taux de BCR-ABL inférieurs à ceux correspondant à une RMM à 4 mesures consécutives (8 semaines à partir de la perte initiale de la RM4,0).
Tout patient subissant une perte de la RMM au cours de la phase de RST reprenait le traitement par des gélules de nilotinib à une dose de 300 mg 2 fois par jour ou à une dose réduite à 400 mg 1 fois par jour en cas d’intolérance, dans les 5 semaines suivant la date à laquelle l’échantillon de sang indiquant la perte de la RMM avait été prélevé. Chez les patients qui devaient reprendre le traitement par des gélules de nilotinib, les taux de BCR-ABL étaient surveillés toutes les 4 semaines pendant les 24 premières semaines et toutes les 12 semaines par la suite si la RMM était rétablie.
Le paramètre d’évaluation principal était le pourcentage de patients en RMM 48 semaines après le début de la phase de RST (l’obligation de réinstaurer le traitement avant 48 semaines étant considérée comme une absence de réponse). Parmi les 190 patients admis à la phase de RST, 98 (51,6 % [IC à 95 % : de 44,2 à 58,9]) étaient en RMM à la 48e semaine et 93 (48,9 % [IC à 95 % : de 41,6 à 56,3]) étaient en RMM à la 96e semaine.
À la date butoir de collecte des données d’analyse, soit après 96 semaines, 91 patients (47,9 %) avaient été retirés de la phase de RST en raison d’une perte de la RMM, 1 patient (0,5 %) était mort d’une cause inconnue, 1 patient (0,5 %) avait été retiré par décision du médecin, 1 patient (0,5 %) avait été perdu de vue et 3 patients (1,6 %) avaient décidé de ne plus participer. Chez les 91 patients retirés de la phase de RST en raison d’une perte de la RMM, 88 ont repris le traitement par des gélules de nilotinib et 3 ont abandonné définitivement l’étude.
Sur les 88 patients qui ont repris le traitement en raison d’une perte de la RMM dans la phase de RST, 87 avaient vu une RMM se rétablir (98,9 %) (1 patient a de son propre chef abandonné définitivement l’étude 7,1 semaines après la réinstauration du traitement sans avoir obtenu à nouveau une RMM) et 81 avaient obtenu une RM4,5 (92,0 %) à la date butoir (après 96 semaines). Le délai écoulé avant le rétablissement d’une RMM et d’une RM4,5 chez 50 % de tous les patients qui ont repris le traitement a été de 7,0 et de 13,1 semaines, respectivement. Le taux cumulatif de rétablissement d’une RMM et d’une RM4,5 24 semaines après la réinstauration du traitement a été de 97,7 % (86 patients sur 88) et de 86,4 % (76 patients sur 88), respectivement.
Parmi les 190 patients admis à la phase de RST, 98 avaient connu un événement ayant marqué la fin de leur période de survie sans traitement (défini comme le retrait de la phase de RST pour quelque raison que ce soit, la perte de la RMM, la mort toutes causes confondues, l’évolution vers la phase d’accélération/crise blastique jusqu’à la fin de la phase de RST ou la réinstauration du traitement tous motifs confondus au cours de l’étude) à la date butoir de 96 semaines.
Après 96 semaines, la durée médiane de la survie sans traitement, estimée par la méthode de Kaplan-Meier, a été de 74,6 semaines (IC à 95 % : de 36,0 à une valeur non estimable), et le taux de survie sans traitement, estimé par la méthode de Kaplan-Meier, a été de 48,9 % (IC à 95 % : de 41,7 à 55,8; Figure 5).
Figure 5 Survie sans traitement, estimée selon la méthode de Kaplan-Meier, après le début de la rémission sans traitement (série complète d’analyses)*
* À la date butoir pour la collecte des données fixée à 96 semaines; un seul patient a perdu la RMM à la 120e semaine, au moment où seuls 8 patients étaient considérés à risque. C’est ce qui explique la baisse artificielle à la fin de la courbe.
| Treatment-free survival (%) | Taux de survie sans traitement (%) |
| Time since TFR start (weeks) | Temps écoulé depuis le début de la rémission sans traitement (semaines) |
| Censored observations | Observations censurées |
| At-risk : Events | À risque : Événements |
Arrêt du traitement chez les patients porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique, qui ont obtenu une réponse moléculaire soutenue (RM4,5) avec les gélules de nilotinib après un traitement antérieur par l’imatinib
Tableau 14-13 Aperçu de l’étude clinique A2408 sur la rémission sans traitement (RST)
| No de l’étude | Plan | Posologie, voie d’administration et durée médiane du traitement | Sujets | Âge médian (plage) | Sexe |
| A2408 | Étude multicentrique de phase II à un seul groupe de la rémission sans traitement (RST) chez des porteurs du chromosome Philadelphie atteints de LMC en phase chronique après l’obtention d’une RM4,5 soutenue sous nilotinib | Dose : nilotinib à 300 mg ou à 400 mg 2 fois par jour, à 400 mg 1 fois par jour ou à toute autre dose reçue avant le début de l’étude Durée de la phase de consolidation : 52 semaines Durée de la phase de RST : médiane de 99 semaines à la date butoir (après 96 semaines) | Nombre total de patients ayant commencé la phase de consolidation de l’étude : 163 Nombre de patients admis à la phase de RST : 126 | Total : 163 patients 54,3 ans (21 à 86) ≥ 65 ans : (24,5 %) Phase de RST : 126 patients 55 ans (21 à 86) ≥ 65 ans : (27,8 %) | Total : 163 patients H : 77 (47,2 %) F : 86 (52,8 %) Phase de RST : 126 patients H : 56 (44,4 %) F : 70 (55,6 %) |
Dans le cadre d’une étude multicentrique ouverte à un seul groupe, 163 adultes porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique, qui prenaient des inhibiteurs de la tyrosine-kinase (ITK) depuis au moins 3 ans (imatinib administré comme premier ITK pendant plus de 4 semaines sans RM4,5 documentée au moment du passage aux gélules de nilotinib, puis passage aux gélules de nilotinib depuis au moins 2 ans) et qui avaient obtenu avec les gélules de nilotinib une RM4,5 selon une épreuve diagnostique quantitative validée ayant une sensibilité d’au moins RM4,5 (BCR-ABL/ABL ≤ 0,0032 % selon l’échelle internationale), ont été invités à poursuivre le traitement par les gélules de nilotinib pendant 52 semaines additionnelles (phase de consolidation par le nilotinib). Parmi les 163 patients, 126 (77,3 %) ont été admis à la phase de RST après avoir obtenu, pendant la phase de consolidation, une réponse moléculaire soutenue (RM4,5) définie par le critère suivant :
Les 4 dernières évaluations trimestrielles (effectuées toutes les 12 semaines)
indiquaient qu’il n’y avait eu aucune perte confirmée de la RM4,5 (BCR-ABL/ABL ≤ 0,0032 % selon l’échelle internationale) pendant 1 an.
La population admise à la phase de RST avait un âge médian de 56 ans et était composée à 55,6 % de femmes et à 27,8 % de patients de 65 ans ou plus. L’intensité réelle médiane de la dose pendant la phase de consolidation de 52 semaines par des gélules de nilotinib a été de 771,8 mg/jour, 52,4 %, 29,4 %, 0,8 %, 16,7 % et 0,8 % des patients recevant une dose quotidienne de nilotinib en gélule de 800 mg, de 600 mg, de 450 mg, de 400 mg et de 300 mg, respectivement, juste avant de commencer la phase de RST.
Après le début de la phase de RST, l’obtention d’un rapport BCR-ABL/ABL > 0,01 % selon l’échelle internationale à deux mesures consécutives était considérée comme une perte confirmée de la RM4,0, et entraînait la réinstauration du traitement par les gélules de nilotinib. En cas de perte de la RMM dans la phase de RST, le traitement par les gélules de nilotinib était réinstauré immédiatement, sans confirmation préalable. Chez tous les patients qui reprenaient le traitement par les gélules de nilotinib, les taux de transcriptions BCR-ABL étaient surveillés toutes les 4 semaines pendant les 24 premières semaines, puis une fois toutes les 12 semaines.
Le paramètre d’évaluation principal était défini comme la proportion de patients sans perte confirmée de la RM4,0 ou perte de la RMM dans les 48 semaines suivant l’arrêt du traitement par les gélules de nilotinib. Parmi les 126 patients admis à la phase de RST, 73 patients (57,9 % [IC à 95 % : de 48,8 à 66,7]) n’ont subi aucune perte de la RMM ni aucune perte confirmée de la RM4,0 et aucun d’entre eux n’a dû reprendre le traitement par les gélules de nilotinib après 48 semaines, tandis que 67 patients (53,2 % [IC à 95 % : de 44,1 à 62,1]) s’étaient retrouvés dans la même situation après 96 semaines.
À la date butoir de collecte des données d’analyse fixée à 96 semaines, 61 patients (48,4 %) ne participaient plus à la phase de RST : 58 patients (46,0 %) en raison d’une perte de la RMM ou d’une perte confirmée de la RM4,0, 2 patients (1,6 %) par suite de leur propre décision ou de celle de leur tuteur et 1 patiente (0,8 %) en raison d’une grossesse. Sur les 58 patients retirés de la phase de RST en raison d’une perte confirmée de la RM4,0 ou d’une perte de la RMM, 56 ont repris le traitement par les gélules de nilotinib et les 2 autres ont abandonné définitivement l’étude. Parmi les 56 patients qui ont repris le traitement par les gélules de nilotinib en raison d’une perte confirmée de la RM4,0 ou d’une perte de la RMM dans la phase de RST, 52 (92,9 %) ont retrouvé une RM4,0 ou une RM4,5; à la date butoir, une RM4,0 n’avait pas été rétablie chez 4 patients (7,1 %).
Le délai écoulé avant le rétablissement d’une RM4,0 ou d’une RM4,5 chez 50 % de tous les patients qui ont repris le traitement a été de 12 semaines et de 13,1 semaines, respectivement. Le taux cumulatif de rétablissement d’une RM4,0 et d’une RM4,5 48 semaines après la réinstauration du traitement a été de 92,9 % (52 patients sur 56) et de 91,1 % (51 patients sur 56), respectivement.
Parmi les 126 patients admis à la phase de RST, 61 (48,4 %) avaient connu un événement ayant marqué la fin de leur période de survie sans traitement (défini comme le retrait de la phase de RST pour quelque raison que ce soit, la perte de la RMM, la perte confirmée de la RM4,0, la mort toutes causes confondues, l’évolution vers la phase d’accélération/crise blastique jusqu’à la fin de la phase de RST ou la réinstauration du traitement tous motifs confondus au cours de l’étude) à la date butoir fixée à 96 semaines ou avant. Après 96 semaines, la durée médiane de la survie sans traitement, estimée par la méthode de Kaplan-Meier, a été de 111,0 semaines (IC à 95 % : de 27,9 à une valeur non estimable), et le taux de survie sans traitement, estimé par la méthode de Kaplan- Meier, a été de 54,0 % (IC à 95 % : de 44,9 à 62,2; Figure 6).
Figure 6 Survie sans traitement, estimée selon la méthode de Kaplan-Meier, après le début de la rémission sans traitement (série complète d’analyses)
| % Treatment-free survival | Taux de survie sans traitement (%) |
| Time since TFR start (weeks) | Temps écoulé depuis le début de la rémission sans traitement (semaines) |
| Censored observations | Observations censurées |
| At-risk : Events | À risque : Événements |
Tableau 14-14 Résumé des caractéristiques démographiques des enfants ayant participé aux essais cliniques (patients porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique nouvellement diagnostiquée ou résistants/intolérants qui ont été exposés aux gélules de nilotinib)
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée médiane | Sujets de l’étude (n = nombre) | Âge moyen (tranche) n (%) | Sexe n (%) |
| CAMN107A 2203 | Étude multicentrique ouverte non contrôlée de phase II visant à évaluer l’efficacité et l’innocuité du nilotinib oral chez les enfants (1 à < 18 ans) porteurs du chromosome Philadelphie qui étaient atteints d’une LMC en phase chronique nouvellement diagnostiquée ou qui étaient atteints d’une LMC en phase chronique ou en phase d’accélération et résistants ou intolérants à l’imatinib ou au dasatinib | Gélules dosées à 50 mg, à 150 mg et à 200 mg 230 mg/m2, 2 f.p.j. Durée médiane du traitement : LMC en phase chronique avec résistance/ intolérance : 15,6 mois LMC en phase chronique nouvellement diagnostiquée : 14,6 mois | Total : 58 patients LMC en phase chronique avec résistance/ intolérance : 33 patients LMC en phase chronique nouvellement diagnostiquée : 25 patients | Patients atteints d’une LMC en phase chronique résistants/intolérants à l’imatinib ou au dasatinib Moyenne : 12,4 ans (2-17) 2 à < 12 ans : 12 (36,4 %) 12 à < 18 ans : 21 (63,6 %) Patients atteints d’une LMC en phase chronique nouvellement diagnostiquée Moyenne : 13,2 ans (10-16) 2 à 12 ans : 6 (24,0 %) 12 à < 18 ans : 19 (76,0 %) | Patients atteints d’une LMC en phase chronique résistants/intoléra nts à l’imatinib ou au dasatinib M : 21 (63,6 %) F : 12 (36,4 %) Patients atteints d’une LMC en phase chronique nouvellement diagnostiquée M : 13 (52,0 %) F : 12 (48,0 %) |
| CAMN107A 2120 | Étude multicentrique ouverte de phase I visant à caractériser, dans la population à l’étude, la pharmacocinétique du nilotinib à 230 mg/m2, 2 f.p.j., chez des enfants porteurs du chromosome Philadelphie qui étaient atteints d’une LMC en phase chronique nouvellement diagnostiquée ou en phase d’accélération avec résistance/ intolérance à l’imatinib et/ou au dasatinib, ou d’une leucémie aiguë lymphoblastique (LAL) réfractaire/ récidivante | Formes : gélules Doses : nilotinib à 230 mg/m2, 2 f.p.j. Durée médiane du traitement : Groupe 1 : 11,0 mois Groupe 2 : 10,8 mois | Total : 15 patients Groupe 1 : Porteurs du chromosome Philadelphie atteints de LMC : 5 Porteurs du chromosome Philadelphie atteints de LAL : 3 Groupe 2 : Porteurs du chromosome Philadelphie atteints de LMC : 6 Porteur du chromosome Philadelphie atteint de LAL : 1 | Groupe 1 : Moyenne : 6,8 ans (10-16) Groupe 2 : Moyenne : 13,7 ans (10-17) | Groupe 1 : M : 5 (62,5 %) F : 3 (37,5 %) Groupe 2 : M : 3 (42,9 %) F : 4 (57,1 %) |
Enfants porteurs du chromosome Philadelphie qui étaient atteints d’une LMC en phase chronique nouvellement diagnostiquée ou d’une LMC en phase chronique et résistants/intolérants à l’imatinib ou au dasatinib
L’innocuité et l’efficacité du nilotinib chez les enfants porteurs du chromosome Philadelphie atteints de LMC en phase chronique ont été évaluées au cours de deux études à un seul groupe menées en mode ouvert (phase I : CAMN107A2120 et phase II : CAMN107A2203). Les résultats présentés ici sont issus d’une analyse groupée des données finales de l’étude CAMN107A2120 et des données recueillies jusqu’au 1er juin 2016 (tous les patients avaient alors achevé 12 cycles de traitement de 28 jours ou abandonné le traitement) dans le cadre de l’étude CAMN107A2203. Au total, 69 enfants (de 2 à moins de 18 ans) porteurs du chromosome Philadelphie atteints d’une LMC en phase chronique nouvellement diagnostiquée (n = 25) ou d’une LMC en phase chronique et résistants/intolérants à l’imatinib ou au dasatinib (n = 44) ont reçu le nilotinib à une dose de 230 mg/m2, 2 fois par jour à environ 12 heures d’intervalle, arrondie au multiple de 50 mg le plus proche (jusqu’à une dose unique maximale de 400 mg).
Dans l’ensemble de la population atteinte de LMC (N = 69), l’intensité de la dose médiane effectivement reçue a été de 435,5 mg/m2/jour (plage de 149 à 517 mg/m2/jour), et l’intensité de la dose médiane relative a été de 94,7 % (plage : 32 à 112 %). Chez 40 (58,0 %) des patients, l’intensité de la dose relative a été supérieure à 90 %. La durée médiane du traitement par le nilotinib a été de 13,80 mois (plage : 0,7 à 30,9 mois).
Résultats des études
Chez les patients atteints de LMC résistants ou intolérants (N = 44), le paramètre d’efficacité principal, soit le taux de réponse moléculaire majeure (RMM; BCR-ABL/ABL ≤ 0,1 % selon l’échelle IS) au 6e cycle, a été de 34,1 % (intervalle de confiance [IC] à 95 % : 20,5 à 49,9), alors que 15 patients avaient une RMM.
Chez les patients atteints d’une LMC nouvellement diagnostiquée (N = 25), les deux paramètres d’efficacité principaux étaient le taux de RMM au 12e cycle et le taux de réponse cytogénétique complète (RCC) au 12e cycle. Le taux de RMM au 12e cycle a été de 64,0 % (IC à 95 % : 42,5 à 82,0), alors que 16 patients avaient une RMM, et le taux de RCC au 12e cycle a été de 64,0 % (IC à 95 % : 42,5 à 82,0), alors que 16 patients présentaient une RCC.
Tableau 14-15 Taux de réponse moléculaire majeure*
Patients atteints de LMC réfractaires ou intolérants N = 44 | Patients atteints de LMC nouvelleme nt diagnostiqu ée N = 25 | |
| Au 6e cycle | ||
| n (%) | 15 (34,1) | 13 (52,0) |
| IC à 95 % de la réponse | [20,5,49,9] | [31,3,72,2] |
| Au 12e cycle | ||
| n (%) | 18 (40,9) | 15 (60,0) |
| IC à 95 % de la réponse | [26,3,56,8] | [38,7,78,9] |
| Après 12 cycles | ||
| n (%) | 21 (47,7) | 16 (64,0) |
| IC à 95 % de la réponse | [32,5, 63,3] | [42,5, 82,0] |
* RMM, BCR-ABL/ABL ≤ 0,1 % selon l’échelle IS
Chez les 21 patients atteints d’une LMC avec résistance ou intolérance qui ont eu une RMM à un moment ou l’autre pendant le traitement, le délai médian avant la première RMM a été de 2,76 mois (IC à 95 % : 0,03 à 5,55). Chez les 17 patients atteints d’une LMC nouvellement diagnostiquée qui ont obtenu une RMM, le délai médian avant la première RMM a été de 5,55 mois (IC à 95 % : 5,52 à 5,75).
L’ampleur de la réponse moléculaire obtenue est présentée au Tableau 14-15. Tableau 14-16 Proportions des patients ayant obtenu le meilleur rapport BCR-ABL au chapitre des réponses RM4,0 et RM4,5*
Patients
atteints de
LMC
réfractaires
ou
intolérants
N = 44
n (%)
Patients atteints de LMC nouvelleme nt
diagnostiqu ée N = 25 n (%)
RM4,0 (BCR-ABL/ABL ≤ 0,01 %
selon
l’échelle IS)
5 (11,4) 8 (32,0) RM4,5 (BCR-ABL/ABL ≤ 0,0032 %
selon l’échelle IS)
2 (4,5) 7 (28,0)
* à la date limite de collecte des données
Chez les 21 patients atteints de LMC avec résistance ou intolérance qui avaient eu une RMM pendant le traitement, aucun n’a eu de perte confirmée de RMM. Chez les 17 patients atteints d’une LMC nouvellement diagnostiquée qui avaient obtenu une RMM, un seul a eu une perte confirmée de RMM (le patient a perdu la RHC en raison d’une élévation du nombre de basophiles; toutefois, la maladie n’a pas évolué vers la phase d’accélération/crise blastique).
Chez 1 patient résistant ou intolérant, la LMC a évolué vers la phase d’accélération/crise blastique après environ 10 mois de traitement.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie chez l’animal
Les propriétés pharmacodynamiques du nilotinib soit sous forme de base libre (AMN107-NX) ou de chlorhydrate (AMN107-AA) ont été évaluées dans le cadre d’études précliniques; la préparation à prise orale est le chlorhydrate. L’AMN107-NX et l’AMN107-AA sont tous deux absorbés après leur administration par voire orale chez les animaux, et sont tolérés aux doses efficaces contre les modèles murins de syndrome myéloprolifératif.
Des études pharmacologiques in vitro et in vivo ont été menées afin de caractériser et de définir l’activité et l’affinité sélective du nilotinib (AMN107-NX). Les essais in vitro visant à caractériser les propriétés antileucémiques du composé ont porté sur des lignées de cellules de LMC humaines et des lignées de cellules hématopoïétiques murines, tandis que l’efficacité in vivo du nilotinib (AMN107-NX et AMN107-AA) a été étudiée sur les cellules hématopoïétiques de souris. Pour évaluer l’affinité sélective du nilotinib (AMN107-NX), on a étudié les effets de cet agent sur l’autophosphorylation de la kinase et la viabilité cellulaire, sur des cellules murines Ba/F3 génétiquement modifiées, dont la survie dépend de l’expression de kinases constitutives (oncogènes), ou sur des lignées de cellules cancéreuses exprimant la kinase souhaitée. Innocuité chez l’animal
Les études d’innocuité ont visé à évaluer l’innocuité du nilotinib pour certains systèmes et appareils.
Innocuité pour le système nerveux central
On a évalué les interactions mettant le nilotinib en jeu dans le cadre d’une batterie de 79 essais de liaison in vitro, afin de détecter les effets possibles de cet agent sur les récepteurs couplés à la protéine G, les transporteurs cellulaires, les canaux ioniques, les récepteurs nucléaires et les enzymes. Aucun effet notable sur la fixation au ligand n’a été observé dans les préparations mises en présence de concentrations de nilotinib < 4,0 µM, hormis les préparations contenant le récepteur A3 de l’adénosine humain (CI50 de 2,4 et 4,2 mcM) et le transporteur de l’adénosine humain (CI50 de 0,9 et 3,5 mcM). Aucun effet sur le système nerveux central n’a été observé chez des rats qui avaient reçu du nilotinib à des doses atteignant 300 mg/kg par voie orale.
Innocuité pour l’appareil respiratoire
Aucun effet sur la fréquence respiratoire, le volume courant ou la ventilation-minute n’a été observé chez des rats qui avaient reçu du nilotinib à des doses atteignant 300 mg/kg par voie orale.
Innocuité pour le système cardiovasculaire
Divers essais in vitro et in vivo ont été menés visant à explorer les éventuels effets du nilotinib sur la fonction cardiovasculaire. Des essais in vitro ont également porté sur un métabolite du nilotinib, le BJA873 (P36.5).
Les essais sur l’innocuité cardiaque in vitro, ont démontré un signe préclinique d’allongement de l’intervalle QT. Aucun effet sur les paramètres évalués par ECG n’a été observé chez les chiens ou les singes qui avaient reçu du nilotinib jusqu’à concurrence de 39 semaines, ni durant un essai spécial de télémesure mené chez des chiens. On a constaté, dans les myocytes ventriculaires de ratons nouveau-nés, que le nilotinib (≥ 3,7 µM) faisait augmenter le rapport entre l’ARN messager épissé et non épissé du gène XBP1, marqueur de stress dans le réticulum endoplasmique; on a toutefois observé une réduction de la concentration d’ATP cellulaire dans ces myocytes à la concentration de ≥ 11 µM. Le nilotinib a fait augmenter le poids du cœur et/ou de la masse du ventricule gauche chez les rats à la dose de 40 mg/kg et de 80 mg/kg pendant le traitement de 4 semaines, sans qu’il y ait de changements structurels ou histopathologiques.
Pharmacocinétique chez l’animal
Le programme d’études précliniques de pharmacocinétiques a porté sur l’absorption, la distribution, la biotransformation et l’excrétion du nilotinib radiomarqué chez les espèces animales servant aux études de toxicité chronique (rat et singe), de même que chez la souris, le lapin et l’être humain. Pour évaluer l’absorption et la biodisponibilité du nilotinib, on a administré ce produit par voie orale et intraveineuse à toutes les espèces, sauf à l’être humain (voie orale seulement). Les autres données tirées de ces études incluaient les paramètres pharmacocinétiques de la molécule mère et la radioactivité totale, les voies et les vitesses d’excrétion, les voies de biotransformation et le bilan massique. La distribution tissulaire du nilotinib a été étudiée chez des rats pigmentés et albinos. On a aussi vérifié si le nilotinib pouvait traverser la barrière placentaire chez des rates et des lapines gravides, et si le nilotinib passait dans le lait de rates. D’autres essais in vitro ont permis d’évaluer la distribution sang-plasma du nilotinib, sa liaison aux protéines, de réaliser le phénotypage des enzymes assurant sa biotransformation, d’évaluer son pouvoir inhibiteur et inducteur sur diverses enzymes, et ses interactions avec les transporteurs de médicaments.
L’absorption du nilotinib est modérée chez toutes les espèces étudiées, y compris l’être humain, et le nilotinib se lie aux protéines dans une proportion relativement élevée et comparable chez toutes les espèces. En principe, une moins grande proportion de la dose de nilotinib pourrait se lier aux protéines plasmatiques si le taux d’alpha1-glycoprotéine acide diminue. Cependant, cet effet serait limité, étant donné la forte affinité du nilotinib pour l’albumine sérique. Le nilotinib et/ou ses métabolites se distribuent surtout dans le cortex surrénalien, le foie, le tractus uvéal et le grêle, alors que leur très faible pénétration dans l’encéphale et les testicules concorde avec l’absence d’effet toxique observé dans ces organes. Le nilotinib et/ou ses métabolites atteignent le fœtus dans une certaine mesure, et leur passage à travers la barrière placentaire pourrait expliquer la survenue de manifestations embryolétales et embryotoxiques.
En général, les principales voies de biotransformation observées chez l’être humain ont également été observées chez les espèces qui ont servi aux tests de toxicologie (souris, rat, lapin et singe).
Le nilotinib est excrété presque exclusivement par voie fécale, et seule une petite fraction de la dose est éliminée par voie rénale chez toutes les espèces, et plus particulièrement chez l’être humain. La fonction hépatique et les interactions médicamenteuses (enzymes ou glycoprotéine P) se produisant dans le foie peuvent modifier l’élimination du nilotinib.
Le phénotypage in vitro des enzymes du cytochrome P450 a permis de constater que l’isoenzyme CYP3A4 pourrait être la principale enzyme responsable de l’oxydation du nilotinib in vivo. De même, les résultats d’une étude clinique sur les interactions médicamenteuses indiquent que la biotransformation du nilotinib peut ralentir lorsqu’il est administré avec un inhibiteur de l’isoenzyme CYP3A4, le kétoconazole.
Les essais d’inhibition enzymatique in vitro menés sur microsomes hépatiques humains ont permis de constater que le nilotinib pourrait inhiber les isoenzymes CYP2C8, CYP2C9, CYP2D6, CYP3A4 et CYP3A5 chez l’être humain et peut-être, mais moins probablement, l’isoenzyme CYP2C19. Le nilotinib s’est révélé dépourvu de pouvoir inhibiteur transitoire
(c.-à- d. pas d’inactivation dépendante d’un processus) sur toutes ces enzymes.
Les résultats des essais visant à explorer l’effet d’une hausse de la concentration de nilotinib sur la glucuronidation de la bilirubine et de l’estradiol incitent à penser que le nilotinib pourrait inhiber l’activité de l’enzyme UGT1A1 chez l’être humain. Les essais d’induction enzymatique ont permis de constater que le nilotinib peut être considéré comme un inducteur in vitro des isoenzymes CYP2B6, CYP2C8 et CYP2C9 (et peut-être aussi, de l’isoenzyme CYP3A4). Le nilotinib s’est également révélé être un substrat (rapports d’efflux d’environ 4 en présence de concentration en nilotinib de 6 µM) de la glycoprotéine P de transport, de même qu’un éventuel inhibiteur de cette glycoprotéine chez l’être humain.
L’exposition au nilotinib était généralement proportionnelle à la dose administrée chez la souris, le rat et le lapin, mais moins que proportionnelle chez le chien, le singe et l’être humain. Chez la souris, le singe et le chien, l’exposition n’a pas différé de manière manifeste suivant le sexe des animaux, mais elle était un peu plus élevée chez les rates que chez les rats. Le nilotinib ne s’est pas accumulé de façon manifeste chez le rat et le chien, mais il s’est accumulé modérément chez le singe.
14.2 Études de biodisponibilité comparative
Une étude de bioéquivalence orale, à double insu, à répartition aléatoire, équilibrée et comportant deux traitements, deux périodes, deux séquences et une dose unique (1 x 200 mg) a été réalisée pour comparer des gélules de Reddy-niLOtinib (Dr. Reddy’s Laboratories Canada Inc.) et des gélules de TASIGNAMD (Novartis Pharma Canada inc.) auprès de 80 adultes de sexe masculin en bonne santé, à jeun. Les résultats des 78 sujets ayant terminé l’étude sont présentés dans le tableau ci-dessous :
TABLEAU SOMMAIRE DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Nilotinib (1 x 200 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 7932,78 8677,79 (39,23) | 7586,21 8313,94 (40,11) | 104,4 | 98,4 – 110,8 |
ASCI (ng•h/mL) | 8175,09 8939,51 (39,45) | 7810,49 8607,21 (42,10) | 104,5 | 98,4 – 111,0 |
Cmax (ng/mL) | 448,05 475,87 (35,40) | 459,71 486,40 (33,71) | 97,3 | 91,2 – 103,7 |
Tmax3 (h) | 4,50 (1,50 – 8,00) | 4,00 (1,00 – 6,00) | ||
T½4 (h) | 10,36 (35,80) | 10,17 (56,93) | ||
1 Reddy-niLOtinib, gélules à 200 mg (nilotinib sous forme de chlorhydrate de nilotinib) (Dr. Reddy’s Canada Inc.) 2 TASIGNAMD gélules à 200 mg (nilotinib sous forme de chlorhydrate de nilotinib) (Novartis Pharma Canada inc.) 3 Représenté sous forme de médiane (intervalle) seulement.
4 Représenté sous forme de moyenne arithmétique (% du CV) seulement
16 TOXICOLOGIE NON CLINIQUE
On a évalué la toxicité du nilotinib administré en dose unique, et en doses multiples, son pouvoir génotoxique et phototoxique, ses effets sur la fonction de reproduction et son pouvoir cancérogène (chez le rat et la souris).
La toxicité du nilotinib administré en doses multiples a été étudiée chez des rongeurs et d’autres types d’animaux durant une période allant jusqu’à 9 mois. En général, le nilotinib a été bien toléré et n’a pas eu d’effet toxique interdisant son emploi chez l’être humain. Le rat et le macaque de Buffon ont été les animaux rongeurs et non rongeurs sélectionnés en vue de l’étude de la toxicité chronique du nilotinib, étant donné qu’il s’agit des modèles animaux systématiquement mis à contribution dans l’évaluation de la toxicité des médicaments. Les principales voies de biotransformation observées chez l’être humain ont également toutes été observées chez les espèces qui ont servi aux tests de toxicologie (souris, rat, lapin et singe). De même, les métabolites identifiés chez l’être humain ont tous été identifiés chez au moins une des espèces animales étudiées, à l’exception de 2 métabolites secondaires récupérés dans les fèces et représentant respectivement 0,62 et 1,2 % de la dose récupérée. Il n’y avait aucun produit d’addition apparenté au glutathion ou à la cystéine et révélateur de la formation de métabolite réactif chez les espèces étudiées.
Toxicité du nilotinib pris en dose unique par voie orale
La toxicité du nilotinib pris en dose unique par voie orale n’a pas été étudiée.
Toxicité du nilotinib pris en dose unique par voie intraveineuse
L’administration d’une seule dose de nilotinib de 9 mg/kg par voie intraveineuse à des rats n’a occasionné aucune altération importante sur le plan toxicologique et attribuable au nilotinib; par conséquent, on juge que cette dose était la dose sans effet nocif observé (DSENO).
Des lésions pouvant être imputables à l’excipient ont été observées après la période de récupération de 14 jours. Des foyers de nécrose minime aiguë ou subaiguë ont été détectés dans le cerveau de plusieurs animaux qui n’avaient reçu que l’excipient ou l’excipient et le nilotinib. On a jugé que la distribution des lésions concordait avec des altérations liées à l’ischémie ou à l’hypoxie, probablement à cause du volume de solution administré. Aucune lésion n’a été observée chez les animaux sacrifiés le lendemain de l’administration.
Toxicité du nilotinib pris en doses multiples
La toxicité du nilotinib pris en doses multiples a été étudiée chez la souris, le rat, le chien et le macaque de Buffon dans le cadre des essais comme résumés au Tableau 15-1 ci-après. Les doses mentionnées correspondent à la dose de nilotinib sous forme de base libre.
Tableau 16-1 Études de la toxicité du nilotinib pris en doses multiples
| Espèce (souche) | Durée de l’étude | Voie d’administratio n | Dose (mg/kg/jour) | Sexe et nombre d’animaux par groupe | No de l’étud e |
Souris (OF1) sans BPL* | 2 semaines Tolérabilité | orale (gavage) | 0, 50, 150, 450 | 5 m témoins 6 m par groupe recevant 50, 150 et 450 mg/kg | [02R143] |
Souris [Crl:CD-1 (ICR)] sans BPL | 4 semaines Établissement de la plage de doses | orale (moulée) | 0, 20, 60, 180 | 10 m + 10 f | [0580231] |
Rat (Crl:Wist Han) sans BPL | Augmentation de la dose, jours 1, 3 et 5 4 jours | orale (gavage) | 50, puis 250, puis 500 750 | 2 m + 2 f 2 m + 2 f | [0370053] |
Rat (Crl:Wist Han) sans BPL | 2 semaines Établissement de la plage de doses | orale (gavage) | 0, 30, 100, 300 | 5 m + 5 f | [0370138] |
Rat (Crl:Wist Han) BPL | 4 semaines + 4 semaines de récupération | orale (gavage) | 0, 6, 20, 60 | 10 m + 10 f 6 m + 6 f, pour la récupération, groupe témoin et groupe recevant la plus forte dose | [0370146] |
Rat (Crl:Wist Han) BPL | 4 semaines | orale (gavage) | 0, 20, 80 | 10 m + 10 f | [0510076] |
Rat (Crl:Wist Han)IGS sans BPL | 4 semaines Établissement de la plage de doses | orale (moulée) | 0, 20, 60, 180 | 6 m + 6 f | [0580230] |
Rat (Crl:Wist Han) BPL | 26 semaines + 4 semaines de récupération | orale (gavage) | 0, 6, 20, 60 | 20 m + 20 f 10 m + 10 f, pour la récupération, groupe témoin et groupe recevant la plus forte dose | [0580158] |
Chien (Beagle) sans BPL | Augmentation de la dose, jours 1, 3 et 5 4 jours | orale (gavage) | 100, puis 300, puis 600 600 | 1 m + 1 f 1 m + 1 f | [0370052] |
Chien (Beagle) sans BPL | 2 semaines Établissement de la plage de doses | orale (gavage) | 0, 6, 20, 60 | 1 m + 1 f 2 m + 2 f, dans le groupe recevant la plus forte dose | [0370139] |
| Espèce (souche) | Durée de l’étude | Voie d’administratio n | Dose (mg/kg/jour) | Sexe et nombre d’animaux par groupe | No de l’étud e |
Chien (Beagle) BPL | 4 semaines + 4 semaines de récupération | orale (gavage) | 0, 5, 15, 45 | 3 m + 3 f 2 m + 2 f, pour la récupération, groupe témoin et groupe recevant la plus forte dose | [0370147] |
Singe (macaque de Buffon) sans BPL | Augmentation de la dose, jours 1, 3 et 6 8 jours | orale (gavage) | 100, puis 200 puis 400 600 | 1 m + 1 f 1 m + 1 f | [0470193] |
Singe (macaque de Buffon) sans BPL | 4 semaines | orale (gavage) | 0, 100, 200, 400, 600 | 1 m + 1 f 2 m + 2 f, dans le groupe recevant la plus forte dose | [0570038] |
Singe (macaque de Buffon) BPL [ | 39 semaines + 4 semaines de récupération | orale (gavage) | 0, 30, 200, 600 | 4 m + 4 f 2 m + 2 f, pour la récupération, groupe témoin et groupe recevant la plus forte dose | [0580157] |
BPL : bonnes pratiques de laboratoire; f : femelle; m : mâle
Les études de la toxicité du nilotinib administré en doses multiples ont duré jusqu’à 4 semaines chez le chien et jusqu’à 9 mois chez le macaque de Buffon, révèlent que le foie est le principal organe cible de la toxicité du nilotinib. Les altérations observées comprenaient l’élévation des taux d’alanine aminotransférase et des phosphatases alcalines, et des altérations tissulaires (surtout hyperplasie ou hypertrophie des cellules de Kupffer, hyperplasie des canaux biliaires et fibrose périporte). En général, les altérations biochimiques ont cédé complètement après une période de récupération de 4 semaines, et les altérations tissulaires n’ont cédé que partiellement. L’exposition aux plus faibles doses de nilotinib entraînant des effets sur le foie était moins importante que l’exposition observée chez l’être humain après l’administration d’une dose de 800 mg/jour. On n’a observé que des altérations hépatiques bénignes chez les souris ou les rats qui avaient reçu du nilotinib jusqu’à concurrence de 26 semaines. Bien que l’on ait surtout observé, chez le rat, le chien et le singe, des hausses réversibles du taux de cholestérol, on a aussi noté l’absence de retour à la normale du taux sérique de cholestérol total chez une guenon (il n’y avait aucun signe de retour à la normale durant la période de récupération) ainsi que l’absence de réversibilité des modifications de la morphologie du foie chez un singe mâle. Lors de l’étude de 2 ans sur le pouvoir cancérogène du nilotinib, le principal organe ciblé par les lésions non néoplasiques était l’utérus (dilatation, ectasie vasculaire, hyperplasie des cellules endothéliales et inflammation ou hyperplasie de l’épithélium).
Pouvoir génotoxique
Le nilotinib s’est révélé dépourvu de pouvoir mutagène durant les études de génotoxicité portant sur des systèmes bactériens in vitro et des systèmes mammifères in vitro et in vivo, avec ou sans activation métabolique.
Carcinogenèse
Lors d'une étude de 2 ans sur le pouvoir cancérogène des gélules de nilotinib au cours de laquelle le médicament a été administré par voie orale à raison de 5, de 15 et de 40 mg/kg/jour à des rats, on a observé une hausse non significative sur le plan statistique de la fréquence des angiosarcomes utérins, des adénocarcinomes et des épithéliomas spinocellulaires ainsi qu’une augmentation des adénomes folliculaires de la thyroïde (atteignant à peine le seuil de signification statistique). Comme la fréquence des adénomes folliculaires de la thyroïde et des adénocarcinomes utérins se situait dans les limites des résultats obtenus antérieurement avec d'autres témoins semblables, les données ne permettent pas d’indiquer clairement que les gélules de nilotinib ont un pouvoir cancérogène chez le rat.
On a observé une hausse de la mortalité souvent associée à des altérations macroscopiques et microscopiques touchant l’utérus chez les rates qui ont reçu le nilotinib à une dose supérieure ou égale à 15 mg/kg/jour pendant une période pouvant atteindre 104 semaines. L'exposition (ASC) aux doses les plus élevées correspond à peu près à 2 à 3 fois l’exposition quotidienne à l’état d’équilibre observée chez l’être humain ayant reçu une dose de 800 mg/jour de nilotinib.
Dans le cadre d’une étude de 26 semaines sur le pouvoir cancérogène du nilotinib, au cours de laquelle le nilotinib a été administré à raison de 30, de 100 et de 300 mg/kg/jour à des souris transgéniques Tg.rasH2, la présence de papillomes et de carcinomes cutanés a été décelée à la dose de 300 mg/kg, ce qui correspond à une exposition environ 30 à 40 fois (selon l’ASC) plus élevée que celle produite chez l’être humain à la dose maximale approuvée de 800 mg/jour (administrée à raison de 400 mg, 2 fois par jour). La dose sans effet observé pour ce qui est des lésions néoplasiques de la peau a été établie à 100 mg/kg/jour, ce qui correspond à une exposition environ 10 à 20 fois plus élevée que celle produite chez l’être humain à la dose maximale approuvée de 800 mg/jour (administrée à raison de 400 mg, 2 fois par jour). Les principaux organes ciblés par les lésions non néoplasiques étaient la peau (hyperplasie épidermique), les dents en croissance (dégénérescence/atrophie de l’émail des incisives supérieures et inflammation de la gencive/de l’épithélium odontogène des incisives) et le thymus (augmentation de l’incidence et/ou de la gravité de la baisse de la numération lymphocytaire).
Études sur les effets toxiques pour la reproduction
Le nilotinib n’a pas eu d’effet tératogène, mais son administration en doses ayant causé des manifestations de toxicité chez les mères a également eu des effets toxiques sur les embryons et les fœtus. On a observé une augmentation du nombre de pertes après l’implantation utérine tant durant l’étude de fertilité qui comportait le traitement de rats mâles et des femelles que durant l’étude d’embryotoxicité qui comportait le traitement de lapines. Au cours des études d’embryotoxicité, on a observé la mort d’embryons et des effets sur les fœtus (surtout baisse du poids fœtal, malformations viscérales et osseuses) de rats, ainsi qu’une augmentation du nombre de résorptions fœtales et de malformations du squelette chez les petits de lapins. Chez les femelles, les doses de nilotinib sans effet nocif observé entraînaient une exposition généralement égale ou inférieure à l’exposition observée chez l’être humain après l’administration d’une dose de 800 mg/jour.
Au cours d’une étude sur la gestation et le développement pré et postnatal, l’administration orale de nilotinib à des rates, du 6e jour de la gestation jusqu’au 21e ou au 22e jour ayant suivi la naissance des ratons, a entraîné une diminution de la consommation de nourriture et une prise de poids inférieure à la normale ainsi qu’un prolongement de la gestation chez celles qui avaient reçu la dose de 60 mg/kg. Après l’administration de cette dose aux rates, on a constaté que le poids des ratons à la naissance était inférieur à la normale et on a observé des modifications de certains paramètres gestationnels (le délai moyen écoulé avant le décollement du pavillon de l’oreille, l’éruption des dents et l’ouverture des yeux a été plus court que la normale). La dose sans effet nocif observé chez les rates et les ratons a été de 20 mg/kg (dose administrée aux rates). Phototoxicité
Comme le nilotinib absorbe la lumière UVB et UVA, et qu’il se distribue dans la peau, il s’est révélé avoir un pouvoir photosensibilisant in vitro. Cependant, aucun effet phototoxique n’a été observé in vivo. Par conséquent, on juge que le risque de photosensibilisation attribuable à l’emploi du nilotinib chez l’être humain est très faible.
17 MONOGRAPHIE DE PRODUIT AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de PrTasignaMD, gélules dosées, à 50 mg, à 150 mg et à 200 mg, numéro de contrôle de la présentation 273430, Novartis Pharma Canada inc., 20 juillet 2023.
- 2. Monographie de PrTasignaMD, gélules dosées, à 150 mg et à 200 mg, numéro de contrôle de la présentation 286412, Novartis Pharma Canada inc., 17 juillet 2024.