


Monographie de produit - Burinex
Modifications importantes apportées récemment à la monographie
| 3 Encadré sur les mises en garde et précautions importantes | 2026-03 |
|---|---|
| 7 Mises en garde et précautions, Appareil cutané | 2026-03 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................... 2
Table des matières ............................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ..................................... 4
1 Indications .............................................................................................................. 4
1.1 Pédiatrie ................................................................................................................................... 4
1.2 Gériatrie ................................................................................................................................... 4
2 Contre-indications .................................................................................................. 4
3 Encadré sur les mises en garde et précautions importantes ...................................... 4
4 Posologie et administration .................................................................................... 5
4.1 Considérations posologiques ................................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................................. 5
4.4 Administration ......................................................................................................................... 5
4.5 Dose oubliée ............................................................................................................................ 5
5 Surdose ................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 6
7 Mises en garde et précautions ................................................................................. 6
Généralités ............................................................................................................................................ 6
Appareil cardiovasculaire ..................................................................................................................... 6
Appareil cutané ..................................................................................................................................... 6
Appareil digestif .................................................................................................................................... 7
Conduite et utilisation de machines ..................................................................................................... 7
Fonction rénale ..................................................................................................................................... 7
Fonctions hépatique, biliaire et pancréatique ...................................................................................... 7
Oreille/nez/gorge .................................................................................................................................. 7
Santé reproductive ................................................................................................................................ 7
Surveillance et examens de laboratoire ............................................................................................... 8
Système endocrinien et métabolisme................................................................................................... 8
-VV-LAB-007864 - 4.0
Système immunitaire ............................................................................................................................ 8
Tests antidopage ................................................................................................................................... 9
7.1 Populations particulières ......................................................................................................... 9
7.1.1 Grossesse ............................................................................................................................ 9
7.1.2 Allaitement .......................................................................................................................... 9
7.1.3 Enfants et adolescents ........................................................................................................ 9
7.1.4 Personnes âgées ................................................................................................................. 9
8 Effets indésirables .................................................................................................... 9
8.1 Aperçu des effets indésirables ................................................................................................. 9
8.2 Effets indésirables observés au cours des études cliniques ..................................................... 9
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ...... 10
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........................... 10
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ....................................................................................................................... 11
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives...................................................................... 11
8.5 Effets indésirables observés après la commercialisation ....................................................... 11
9 Interactions médicamenteuses .............................................................................. 11
9.3 Interactions médicament-comportement ............................................................................. 12
9.4 Interactions médicament-médicament ................................................................................. 12
9.5 Interactions médicament-aliment ......................................................................................... 13
9.6 Interactions médicament-plante médicinale ......................................................................... 13
9.7 Interactions médicament-examens de laboratoire ................................................................ 13
10 Pharmacologie clinique .......................................................................................... 14
10.1 Mode d’action ........................................................................................................................ 14
10.2 Pharmacodynamie ................................................................................................................. 14
10.3 Pharmacocinétique ................................................................................................................ 14
11 Conservation, stabilité et mise au rebut ................................................................. 14
Partie 2 : Renseignements scientifiques ............................................................................ 16
13 Renseignements pharmaceutiques ........................................................................ 16
14 Études cliniques ..................................................................................................... 16
14.2 Études de biodisponibilité comparatives ............................................................................... 16
16 Toxicologie non clinique ......................................................................................... 17
Renseignements destinés aux patient·e·s ......................................................................... 20
-VV-LAB-007864 - 4.0
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
BURINEX (bumétanide) est indiqué pour :
- le traitement de l'œdème associé à l'insuffisance cardiaque congestive, la cirrhose hépatique et la maladie rénale, y compris le syndrome néphrotique.
1.1 Pédiatrie
Enfants (< 18 ans): Santé Canada ne dispose d'aucune donnée; par conséquent, l'indication d'utilisation dans la population pédiatrique n'est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (> 65 ans): Santé Canada ne dispose d'aucune donnée; par conséquent, l'indication d'utilisation dans la population gériatrique n'est pas autorisée par Santé Canada.
2 Contre-indications
BURINEX est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à d’autres dérivés des sulfamides ou à l'un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Anurie
- Encéphalopathie hépatique, y compris le coma
- Déplétion électrolytique grave
- Intolérance au galactose, déficience en lactase de Lapp ou malabsorption du glucose- galactose
3 Encadré sur les mises en garde et précautions importantes
|
|---|
-VV-LAB-007864 - 4.0
4 Posologie et administration
4.1 Considérations posologiques
- On doit établir la posologie de manière individuelle tout en surveillant la réponse du patient
- On devrait utiliser une posologie minimale chez les patients atteints d'insuffisance hépatique et la posologie devrait être augmentée avec précaution si c'est nécessaire. Une posologie de maintien aussi basse que 0,5 mg par jour doit être considérée et la posologie quotidienne ne devrait pas dépasser 5 mg par jour (voir 7 Mises en garde et précautions)
4.2 Posologie recommandée et ajustement posologique
La posologie orale quotidienne habituelle de BURINEX est 0,5 à 2,0 mg pour la plupart des patients et peut leur être administrée en une dose unique.
Si la réponse diurétique à une dose initiale de 1 mg de BURINEX n'est pas satisfaisante, on peut administrer une deuxième et une troisième dose à intervalles de 4 à 5 heures. La dose quotidienne maximale recommandée est 10 mg.
Santé Canada n'a pas autorisé d'indication pour utilisation dans la population pédiatrique
4.4 Administration
On recommande un schéma posologique intermittent qui consiste à administrer BURINEX tous les deux jours ou pendant 3 à 4 jours, avec une période de repos de 1 à 2 jours. Cette méthode semble la plus efficace et la plus sûre lorsque l'on désire contrôler l'œdème de façon continue.
4.5 Dose oubliée
Si un patient oublie une dose, il doit la prendre dès que possible. Si la prochaine dose est dans moins de quatre heures, ou près de l’heure du coucher, cette dose doit être omise et le patient doit prendre la dose suivante à l’heure habituelle. Une dose oubliée ne doit pas être compensée par la prise d'une double dose.
5 Surdose
Symptômes
Les symptômes d’un déséquilibre électrolytique incluent la sécheresse buccale, soif, faiblesse, léthargie, somnolence, confusion, dérangements gastro-intestinaux, douleurs musculaires, crampes et crises.
Perte hydro-électrolytique importante, déshydratation, réduction du volume sanguin et collapsus circulatoire avec possibilité de thrombose vasculaire et d'embolisation.
Traitement
Interrompre l'administration du médicament. Amorcer le remplacement hydro-électrolytique.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1- |
|---|
-VV-LAB-007864 - 4.0
| 844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
Comprimés 1 mg : comprimé plat, rond, blanc, de 8 mm non enrobé, à bord biseauté, sécable, marqué sur une face du chiffre 133. Disponible en plaquettes alvéolées de 30 comprimés.
Comprimés 5 mg : comprimé plat, rond, blanc, de 10 mm non enrobé, à bord biseauté, sécable, marqué « 5 mg » sur une face. Disponible en plaquettes alvéolées de 30 comprimés.
7 Mises en garde et précautions
Voir la section, « 3 Encadré sur les mises en garde et précautions importantes. »
Généralités
La posologie de BURINEX devrait être établie selon les besoins du patient. L'administration de doses excessives ou trop fréquentes peut amener une déplétion hydro-électrolytique considérable, une déshydratation, une réduction du volume sanguin et un collapsus circulatoire et possiblement l'apparition de thrombose vasculaire ou d'embolie, particulièrement chez les patients âgés.
Les patients sous traitement devraient être examinés régulièrement afin de déceler l'apparition possible de dyscrasies sanguines, d'atteinte hépatique ou de réactions idiosyncrasiques qui ont été rarement rapportées dans l'expérience commerciale étrangère.
Appareil cardiovasculaire
En cas d’hypotension, la posologie de BURINEX doit être réduite ou interrompue.
Appareil cutané
Des réactions cutanées indésirables sévères (RCIS), y compris le syndrome de Stevens-Johnson (SSJ) et la nécrolyse épidermique toxique (NET), ont été signalées en association avec BURINEX.
| Voie d’administration | Forme posologique/teneur/com position | Ingrédients non médicinaux |
| orale | comprimé 1 mg, 5 mg | Agar, silice colloïdale anhydre, lactose amidon de maïs, stéarate de magnésium cellulose micro-cristalline, Polysorbate 80, povidone, talc |
-VV-LAB-007864 - 4.0
Appareil digestif
Les comprimés BURINEX contiennent du lactose comme excipient et les patients qui présentent des troubles héréditaires rares tels que l'intolérance au galactose, la déficience en lactase de Lapp ou la malabsorption du glucose-galactose ne devraient pas prendre ce médicament (voir 2 Contre-indications).
Conduite et utilisation de machines
BURINEX a une influence négligeable ou nulle sur la capacité de conduire et d’utiliser des machines. Il contient toutefois d’informer les patients que des étourdissements peuvent survenir pendant le traitement et en tenir compte lors de la conduite ou de l’utilisation de machines.
Fonction rénale
BURINEX peut augmenter l'excrétion urinaire du calcium et provoquer une hypocalcémie.
Il peut se produire une élévation réversible de l'azote uréique du sang (BUN) et de la créatinine, particulièrement en association avec une déshydratation et chez les patients atteints d'insuffisance rénale. Des augmentations importantes de l'azote uréique du sang et de la créatinine ou l'apparition d'une oligurie en cours de traitement chez les patients souffrant d'une maladie rénale évolutive est une indication qu'il faut interrompre le traitement.
BURINEX peut entraîner une augmentation de l’acide uréique du sang.
BURINEX devrait être utilisé avec prudence chez les patients présentant une obstruction potentielle des voies urinaires.
Fonctions hépatique, biliaire et pancréatique
Chez les patients souffrant de cirrhose hépatique accompagnée d'ascite, des changements soudains de l'équilibre électrolytique peuvent précipiter une encéphalopathie hépatique et un coma.
Par conséquent, une surveillance étroite est donc nécessaire durant la période de diurèse. Un supplément de chlorure de potassium et si nécessaire, un antagoniste de l'aldostérone peuvent être utiles pour prévenir l'hypokaliémie et l'alcalose métabolique.
On recommande une prudence particulière si BURINEX est administré à des patients atteints d’insuffisance hépatique grave.
Oreille/nez/gorge
Le risque d’ototoxicité existe avec BURINEX, particulièrement à des doses élevées de traitement, ou lors d’une utilisation répétée chez les patients atteints d'insuffisance rénale grave. L’administration concomitante de diurétiques puissants tels que BURINEX peut augmenter l’effet ototoxique des aminoglycosides. (voir 9.4 Interactions médicament-médicament).
Santé reproductive
Fertilité
-VV-LAB-007864 - 4.0
On ne dispose d'aucune étude clinique sur la fertilité avec BURINEX.
Surveillance et examens de laboratoire
On devrait procéder fréquemment à une détermination quantitative des électrolytes sériques.
On doit procéder périodiquement à des évaluations de la concentration de potassium sérique et administrer des suppléments potassiques de même que des diurétiques d'épargne potassique si nécessaire, particulièrement lorsque l'on utilise des posologies élevées durant de longues périodes. Il est nécessaire de prêter une attention particulière à la concentration de potassium chez les patients digitalisés ou ceux qui reçoivent des stéroïdes qui favorisent une déplétion potassique. Des déterminations quantitatives périodiques des autres électrolytes sont particulièrement recommandées chez les patients ayant des régimes hyposodés.
Un déséquilibre des électrolytes et des liquides peut survenir et un traitement substitutif devrait être amorcé, lorsqu’indiqué, afin d’éviter tout risque de déplétion électrolytique, d'hypovolémie ou d'hypotension.
Système endocrinien et métabolisme
L'administration de BURINEX peut causer une hypokaliémie. La prévention de l'hypokaliémie nécessite une attention particulière spécialement en présence des conditions suivantes: patients recevant de la digitale et des diurétiques en vue de traiter une insuffisance cardiaque congestive, une cirrhose hépatique accompagnée d'ascite, un hyperaldostéronisme en présence d'une fonction rénale normale, une néphropathie causant une déperdition de potassium, certains états diarrhéiques et d'autres états ou l'hypokaliémie est considérée comme pouvant représenter des risques particuliers additionnels chez le patient. (c.-à-d. anamnèse d'arythmies ventriculaires).
Vu qu'une restriction sodique sévère contribue à l'apparition d'hyponatrémie et d'hypokaliémie, on ne recommande pas une telle restriction chez les patients sous traitement avec BURINEX.
L’administration d’inhibiteurs de la pompe à protons a été associée à l’apparition d’hypomagnésémie. L’hypomagnésémie pourrait être exacerbée par l’administration concomitante de BURINEX. Il faut donc mesurer les taux de magnésium avant et de façon périodique, pendant l’utilisation concomitante de ces médicaments.
La perturbation de l’équilibre électrolytique peut survenir particulièrement lors du traitement à long terme.
Des études conduites chez des sujets normaux qui recevaient BURINEX n'ont révélé aucun effet adverse sur la tolérance au glucose, sur les concentrations d'insuline plasmatique, de glucagon et d'hormone de croissance, mais la possibilité d'un effet sur le métabolisme du glucose existe néanmoins. Une surveillance glycémique et urinaire périodique doit être effectuée chez les patients diabétiques et ceux que l'on soupçonne d'être atteints d'un diabète latent.
Système immunitaire
-VV-LAB-007864 - 4.0
Les patients hypersensibles aux sulfamides peuvent démontrer un risque de réaction d’hypersensibilité à BURINEX (voir 2 Contre-indications)
Tests antidopage
BURINEX est interdit pour la pratique sportive, et entraînera l’exclusion des athlètes. Ce médicament peut être détecté dans les urines lors des tests de dopage de routine.
7.1 Populations particulières
7.1.1 Grossesse
BURINEX peut avoir des effets pharmacologiques nocifs durant la grossesse chez le fœtus ou le nouveau-né. BURINEX n'est pas recommandé pour les femmes enceintes, à moins que la condition clinique de la femme requière le traitement avec BURINEX. Le produit peut être administré seulement en cas d’insuffisance cardiaque, si les bénéfices possibles justifient les risques potentiels pour le fœtus.
7.1.2 Allaitement
On retrouve BURINEX dans le lait maternel. On ne devrait donc pas administrer BURINEX aux femmes qui allaitent.
7.1.3 Enfants et adolescents
Enfants (<18 ans) : Santé Canada ne dispose d'aucune donnée; par conséquent, l'indication d'utilisation dans la population pédiatrique n'est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Gériatrie (> 65 ans) : Santé Canada ne dispose d'aucune donnée; par conséquent, l'indication d'utilisation dans la population gériatrique n'est pas autorisée par Santé Canada.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les réactions adverses observées le plus fréquemment sont les céphalées et un déséquilibre électrolytique (y compris l’hypokaliémie, l’hyponatrémie, l’hypochloriémie et l’hyperkaliémie) survenant chez environ 4 % des patients, suivis des étourdissements (y compris l’hypotension orthostatique et les vertiges) ainsi que la fatigue, survenant chez environ 3 % des patients et les crampes musculaires (>1 %).
8.2 Effets indésirables observés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d'un médicament qui sont tirés d'essais cliniques s'avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l'approximation des taux.
Tableau 2 – Effets indésirables des médicaments survenant chez ≥ 1 % des patients
-VV-LAB-007864 - 4.0
| Classification par système et organe / Terme privilégié | BURINEX n = 369 |
| Affections du rein et des voies urinaires | Troubles de la miction |
| Affections du système nerveux | Étourdissements |
| Affections gastro-intestinales | Nausées, malaises abdominaux |
| Affections musculosquelettiques et du tissu conjonctif | Crampes musculaires |
| Affections respiratoires, thoraciques et médiastinales | Dyspnée |
| Troubles du métabolisme et de la nutrition | Déséquilibre électrolytique (y compris l’hypokaliémie, l’hyponatrémie, l’hypochloriémie et l’hyperkaliémie) |
| Troubles généraux et anomalies au site d'administration | Oedème périphérique |
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Le profil d’innocuité de BURINEX n’a pas été établi chez les enfants.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Affections de la peau et du tissu sous-cutané : Prurit, urticaire, éruption cutanée, transpiration
Affections de l'oreille et du labyrinthe : Baisse de l'acuité auditive, inconfort dans l'oreille
Affections des organes de reproduction et du sein : Sensibilité des mamelons, éjaculation prématurée et difficulté à conserver une érection.
Affections du rein et des voies urinaires : Insuffisance rénale
Affections du système nerveux : Céphalées, encéphalopathie (chez les patients souffrant de maladies hépatiques préalables), vertiges, astérixis
Affections gastro-intestinales : Douleur abdominale, vomissements, diarrhée, constipation, sécheresse de la bouche, dérangement d'estomac
Affections musculosquelettiques et du tissu conjonctif : Arthralgie, douleur musculo-squelettique, spasmes musculaires
Affections respiratoires, thoraciques et médiastinales : Toux, hyperventilation
Affections vasculaires : Hypotension
Troubles du métabolisme et de la nutrition : Goutte, déshydratation
Troubles généraux et anomalies au site d'administration: Douleur thoracique, malaise/faiblesse, soif, fatigue, transpiration
Investigations : Altérations de l'électrocardiogramme
-VV-LAB-007864 - 4.0
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Le profil de sécurité de BURINEX n'a pas été établi dans la population pédiatrique.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
On a rapporté certains résultats anormaux d'épreuves de laboratoire tels que: hyperuricémie (18,4 %), hypochlorémie (14,9 %), hypokaliémie (14,7 %), azotémie (10,6 %), hyponatrémie (9,2 %), augmentation de la créatinine sérique (7,4 %), hyperglycémie (6,6 %), et variations des concentrations de phosphore (4,5 %), du CO2 (4,3 %), du bicarbonate (3,1 %) et du calcium (2,4 %). Bien qu'elles soient des manifestations de l'activité pharmacologique de BURINEX, ces conditions peuvent devenir plus importantes selon l'intensité du traitement.
La diurèse provoquée par BURINEX peut également, mais de façon plus rare s'accompagner de changements de LDH (lacticodéshydrogénase) (1,0 %), bilirubine sérique totale (0,8 %), protéines sériques (0,7 %), SGOT (transaminase glutamique oxalo-acétique) (0,6 %), SGPT (transaminase glutamique pyruvique sérique) (0,5 %), phosphatase alcaline (0,4 %), cholestérol (0,4 %) et clairance de la créatinine (0,3 %). On a également rapporté des cas de thrombocytopénie (0,2 %), déviations des taux d'hémoglobine (0,8 %), du temps de prothrombine (0,8 %), de l'hématocrite (0,6 %), du nombre de globules blancs (0,3 %), de la numération plaquettaire (0,2 %), et des comptes différentiels (0,1 %). On a également observé des augmentations de la concentration du glucose urinaire (0,7 %) et des protéines urinaires (0,3 %).
8.5 Effets indésirables observés après la commercialisation
Affections cardiaques : Gêne thoracique
Affections de la peau et du tissu sous-cutané : Éruption cutanée (différents types d’éruptions cutanées telles érythémateuses, maculopapulaires et pustulaires ont été rapportées) dermatite et eczéma, photosensibilité. Des réactions cutanées indésirables sévères (RCIS), y compris le syndrome de Stevens-Johnson (SSJ) et la nécrolyse épidermique toxique (NET), ont été signalées en association avec BURINEX. La fréquence n'est pas connue (ne peut pas être estimée à partir des données disponibles).
Affections du rein et des voies urinaires : Insuffisance rénale
Affections du système nerveux : Fatigue (incluant léthargie, somnolence, asthénie), syncope
Affections gastro-intestinales : Malaises abdominaux
Affections hématologiques et du système lymphatique : Insuffisance médullaire et pancytopénie, thrombocytopénie, leucopénie incluant neutropénie, anémie
Affections musculosquelettiques et du tissu conjonctif : Myalgie
Troubles du métabolisme et de la nutrition : Troubles du métabolisme du glucose et hyperuricémie
9 Interactions médicamenteuses
-VV-LAB-007864 - 4.0
9.3 Interactions médicament-comportement
L’interaction de BURINEX avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l'ampleur ou de la gravité anticipée de l'interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Nom propre/Nom usuel | Source des données | Effet | Commentaire clinique |
| Glucosides digitaliques | É | L’hypokaliémie augmente la sensibilité aux glucosides digitaliques pouvant entraîner une intoxication digitalique (nausées, vomissements et arythmies). | Il faut surveiller le niveau de potassium et les signes d’intoxication digitalique. Il faut prendre en considération la recharge potassique ainsi qu’une dose plus faible de glucoside digitalique. |
| Inhibiteurs neuromusculaires non dépolarisants | É | L’hypokaliémie augmente la sensibilité des inhibiteurs neuromusculaires non dépolarisants. | Utiliser avec prudence. |
| Lithium | É | BURINEX réduit la clairance du lithium; les concentrations sériques du lithium sont donc élevées. | On ne devrait généralement pas administrer le lithium avec des diurétiques tels que BURINEX. Le traitement concomitant exige une surveillance étroite des concentrations sériques de lithium. Des doses plus faibles de lithium peuvent être nécessaires. |
| Antiarythmiques | É | L’administration concomitante de BURINEX et d’antiarythmiques de classe III peut entraîner un risque accru de déséquilibre électrolytique et de cardiotoxicité subséquente (allongement de l’intervalle QT, torsades de pointes, arrêt cardiaque). | Il faut surveiller les niveaux d’électrolytes du patient, de même que les symptômes d’arythmie. |
-VV-LAB-007864 - 4.0
| Probénécide | T | Probénécide inhibe la sécrétion tubulaire rénale de la bumétanide ce qui réduit la natriurèse. | Utiliser avec prudence. |
| AINS | É | BURINEX peut accroître la néphrotoxicité des anti-inflammatoires non stéroïdiens (AINS) Les AINS inhibent l'effet de BURINEX. | Il faut surveiller les effets de l’emploi en concomitance (par ex. tension artérielle, signes d’insuffisance rénale). |
| Les médicaments antihypertensifs et les médicaments provoquant une hypotension orthostatique | É | BURINEX peut potentialiser l'effet des médicaments antihypertensifs, y compris les diurétiques et les médicaments provoquant une hypotension orthostatique (antidépresseurs tricycliques). | Hypotension et « effet de première dose » peuvent survenir. |
| Agents de déplétion potassique | É | L’effet de déplétion potassique de BURINEX peut être augmenté par d’autres agents de déplétion potassique. | Leur administration concomitante devrait généralement être évitée, particulièrement chez les patients dont la fonction rénale est détériorée. |
| Aminoglycosides | É | BURINEX peut accroître la néphrotoxicité des aminoglycosides. L’administration concomitante de diurétiques puissants tels que BURINEX peut augmenter l’effet ototoxique des aminoglycosides. | Utiliser avec prudence. |
Légende : É = étude de cas; EC = essai clinique; T = théorique; PBPK = modélisation pharmacocinétique fondée sur la physiologie; popPK = modélisation pharmacocinétique de la population
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie
-VV-LAB-007864 - 4.0
10 Pharmacologie clinique
10.1 Mode d’action
BURINEX est un diurétique de l'Anse. L'effet diurétique de BURINEX est dû principalement à l'inhibition de la réabsorption du sodium dans la branche ascendante de l'anse de Henle. Ce fait est démontré par une réduction importante de la clairance de l'eau libre durant l'hydratation et de la réabsorption tubulaire de l'eau libre de soluté durant une hydropénie.
10.2 Pharmacodynamie
BURINEX pourrait exercer une activité additionnelle dans le tubule proximal, car on a observé une phosphaturie durant une diurèse provoquée à l'aide de BURINEX et que la clairance rénale de BURINEX est réduite par probénécide. L'activité dans le tubule proximal ne semble pas reliée à l'inhibition de l'anhydrase carbonique. BURINEX augmente l'excrétion du potassium selon la dose utilisée.
Les études pharmacologiques et cliniques ont démontré que 1 mg de BURINEX produit une réponse diurétique semblable à celle provoquée par une dose approximative de 40 mg de furosémide.
10.3 Pharmacocinétique
Animaux
Chez le chien, la bumétanide produit une augmentation importante du volume d'urine sans changement notable de l'osmolalité de l'urine. Elle favorise l'excrétion de sodium, de chlorure et de potassium à des posologies orales aussi basses que 0,005 mg/kg. Durant les périodes de contrôle, la réabsorption de sodium est réduite de 98 % jusqu'à 79 % durant une infusion I.V. La diurèse maximale se produit 1 à 2 heures après l'administration orale ou intraveineuse et dure de 3 à 6 heures.
La bumétanide réduit de façon significative la clairance de l'acide para-aminohippurique (PAH) chez les chiens. La clairance de la créatinine n'est pas changée de façon significative.
Humains
À la suite de l'administration orale de 1 mg de BURINEX, la diurèse débute en deçà de 30 minutes et l'effet de pointe se manifeste entre 1 à 2 heures. La diurèse est presque complète après 3 à 4 heures.
Absorption : À la suite d'une administration orale chez des sujets normaux, BURINEX est rapidement et presque complètement absorbé (>80 %) dans le tractus gastro-intestinal. Le temps requis pour atteindre une concentration sanguine de pointe est 0,5 à 2 heures. BURINEX se lie aux protéines plasmatiques dans une proportion approximative de 95 %.
Élimination : BURINEX est éliminé rapidement, la demi-vie plasmatique est de 1,5 heure. La plus grande partie (environ 80 %) d'une dose orale de BURINEX se retrouve dans l'urine (environ 60 % de cette quantité se retrouve sous forme de bumétanide inchangée, le reste apparaît sous forme de métabolites).
11 Conservation, stabilité et mise au rebut
Comprimé 1 mg : Conserver le produit à une température inférieure à 30 °C.
-VV-LAB-007864 - 4.0
Comprimé 5 mg : Conserver le produit entre 15 et 25 °C.
Pour protéger de la lumière, conservez dans la coque externe.
-VV-LAB-007864 - 4.0
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Bumétanide
Nom chimique : Acide 3-butylamino-4-phénoxy-5-sulfamoyl-benzoïque
Formule moléculaire et masse moléculaire : C17H20N2O5S, 364.41
Structure (pour les produits biologiques)/formule développée :
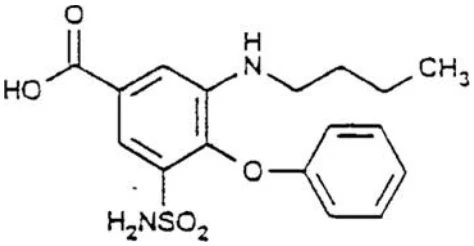
Propriétés physicochimiques : poudre cristalline blanche, au goût légèrement amer, sensible à la lumière. Légèrement soluble dans l'eau, l'éther et le chloroforme, modérément soluble dans l'éthanol 96 % et l'acétone. Son point de fusion est de 233 à 234 oC et les valeurs approximatives du pka 0,3-4-10.
Norme pharmaceutique : Norme du fabricant
14 Études cliniques
14.2 Études de biodisponibilité comparatives
Tableau 4 – Tableau récapitulatif des études de biodisponibilité comparatives
BURINEX (2 comprimés de 0,5 mg p/r à 1 comprimé de 1,0 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||||
| Parameter | BURINEX 2 comprimés de 0,5 mg | BURINEX 1 comprimé de 1,0 mg | % rapport des moyennes géométriques | |||
AUCT (µg.hr/L) | (G.M.) | 76,17 | 74,21 | 102,6 | ||
| (A.M.(CV)) | 79,31 | 31,0 | 76,75 | 26,6 | ||
AUCI (µg.hr/L) | (G.M.) | 86,31 | 85,10 | 101,4 | ||
| (A.M.(CV)) | 89,33 | 28,7 | 87,25 | 22,9 | ||
-VV-LAB-007864 - 4.0
BURINEX (2 comprimés de 0,5 mg p/r à 1 comprimé de 1,0 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||||
| Parameter | BURINEX 2 comprimés de 0,5 mg | BURINEX 1 comprimé de 1,0 mg | % rapport des moyennes géométriques | |||
Cmax (µg/L) | (G.M.) | 41,28 | 39,62 | 104,2 | ||
| (A.M.(CV)) | 43,14 | 30,7 | 41,38 | 28,8 | ||
TMAX (h) | (A.M.(CV)) | 1,00 | 46,2 | 1,14 | 41,4 | |
T½ (h) | (A.M.(CV)) | 1,02 | 20,0 | 1,00 | 20,1 | |
Les paramètres Tmax et T1/2 sont exprimés en tant que moyennes arithmétiques (CV %) seulement.
16 Toxicologie non clinique
Toxicité aiguë
Chez les lapins, on observa des phénomènes d'ataxie, de larmoiement et de tremblements. Ces symptômes ne furent pas observés chez les souris ou les rats.
| Espèces | Voie | DL (mg/kg) moyenne + DS |
| Souris | P.O. I.P. S.C. I.V. | 930 + 49 280 + 13 570 + 33 > 150 ** |
| Rats adultes | P.O. I.P. I.V. | > 2000 310 + 15 > 150 ** |
| Rats nouveau-nés | P.O. | 480 + 47 |
| Lapins | P.O. I.V. | 800 + 125 70 * |
* Période d'observation de 14 jours.
** Période d'observation de 2 jours.
-VV-LAB-007864 - 4.0
Toxicité chronique
Chez les rats : On a administré la bumétanide oralement à des doses de 10, 30 et 60 mg/kg/jour à trois groupes de 60 rats mâles et 60 rats femelles durant 78 semaines. On observa des périodes convulsives (non reliées à la dose) chez certains animaux traités (30 %) et chez un rat du groupe contrôle; la plupart des convulsions se produisirent immédiatement après la prise du produit.
Une augmentation dépendante de la dose de la fréquence des calcifications dystrophiques rénales fut notée. Le poids ovarien fut réduit chez les groupes recevant des doses moyennes et élevées et la fréquence de dystrophie testiculaire augmenta chez les mâles des groupes recevant des doses élevées. La fréquence des tumeurs mammaires fut légèrement augmentée chez les femelles des groupes recevant des doses moyennes et élevées.
On répéta l'étude de 78 semaines chez les rats en utilisant les mêmes posologies chez des groupes de 80 rats mâles et 80 rats femelles dans le but de clarifier le potentiel tumorigène de la bumétanide. L'administration orale de bumétanide n'augmenta pas la prévalence de tumeurs mammaires et n'eut aucun effet sur le profil de l'apparition spontanée de tumeurs chez le rat.
Chez les chiens : On a administré la bumétanide oralement durant un an à trois groupes de 3 chiens mâles et 3 chiens femelles à des niveaux de doses de 0,12, 0,4 et 1,2 mg/kg/jour. Il se produisit une atrophie et une dilatation tubulaires associées à une infiltration de cellules inflammatoires à des degrés variables de même qu'une fibrose, un épaississement capsulaire, une atrophie glomérulaire et des kystes capsulaires remplis de liquide, dans les reins des chiens appartenant aux groupes à qui on avait administré des doses moyennes et élevées.
Chez les babouins : On a administré oralement la bumétanide à quatre groupes de 3 babouins mâles et 3 babouins femelles durant 26 semaines à des niveaux de doses de 0,1, 1,0, 5,0 et 10 mg/kg/jour. Après quatre semaines d'administration, les posologies de 5,0 et de 10 mg/kg/jour furent réduites à 2,5 et 5,0 mg/kg/jour respectivement, car les animaux semblaient déshydratés. On sacrifia une femelle recevant des doses élevées à cause d'une détérioration importante de son état général.
L'examen histologique démontra une calcification tissulaire associée à la présence de macrophages et de cellules inflammatoires contenant des cylindres éosinophiles granuleux à l'intérieur des tubules rénaux des deux groupes recevant des doses élevées.
Mutagenèse
La bumétanide était dépourvue d'activité mutagène dans des souches variées de Salmonelle typhimurium lors d'épreuves en présence d'un système métabolique activé in vitro.
Études de reproduction
Chez les souris : On administra oralement des doses de 0,05, 0,25 et 0,50 mg/kg/jour à trois groupes de 15 souris Hauschka/Nirand enceintes, du 6e au 16e jour de gestation. On observa une légère augmentation de mortalité fœtale et de résorption à posologie élevée. On n’a décelé aucune malformation.
On administra des doses de 10, 30 et 100 mg/kg/jour à des groupes de 22 à 25 souris Charles River CD-1 du 6e au 15e jour de gestation. On n'observa aucun signe de toxicité.
-VV-LAB-007864 - 4.0
La bumétanide n'est ni tératogène ni embryotoxique chez les souris lorsqu'elle a été administrée à des posologies équivalentes à 3 400 fois la dose thérapeutique maximale chez les humains.
Chez les rats : On administra oralement des doses de 10, 30 et 100 mg/kg/jour à trois groupes respectifs de 40 rats femelles à partir du 15e jour avant l'accouplement. Les mêmes doses furent administrées à trois groupes respectifs de 20 rats mâles à partir du 84e jour avant l'accouplement. On a observé des augmentations de la mortalité fœtale dépendantes de la dose. On ne décela aucune malformation.
On administra des doses semblables à 30, 26 et 27 rats femelles enceintes à partir du 6e jour jusqu'au 15e jour de gestation. On n'observa aucun effet sur la mortalité fœtale. On observa un retard modéré de la croissance et une augmentation de la fréquence de retard de l'ossification des sternèbres chez les rejetons lorsque les doses étaient de 100 mg/kg/jour. Ces effets s'accompagnaient d'une perte de poids de la mère durant l'administration du médicament. On n'observa aucun de ces effets en utilisant des posologies de 30 mg/kg/jour. On ne décela aucune malformation.
Chez les hamsters : La bumétanide n'était pas tératogène chez le hamster à la posologie orale de 0,5 mg/kg/jour.
Chez les lapins : On administra oralement des doses de 0,03, 0,10 et 0,30 mg/kg/jour à des groupes de 7 à 12 lapins à partir du 6e jusqu'au 18e jour de gestation. Les femelles recevant des doses élevées démontrèrent une réduction de l'activité. On observa une diminution reliée à la dose du volume de la portée, de même qu'une augmentation de la fréquence de résorption lorsque les posologies orales utilisées étaient de 0,1 et de 0,3 mg/kg/jour. On observa une légère augmentation de la fréquence d'un retard d'ossification des sternèbres à la posologie de 0,3 mg/kg/jour; cependant aucun effet ne fut observé à la posologie de 0,03 mg/kg/jour.
La sensibilité du lapin à la bumétanide est égale aux effets pharmacologiques et toxicologiques marqués du médicament chez cette espèce animale.
Autres études
Dans des études menées sur 49 chats, 55 chiens et des cobayes, on a observé que la bumétanide causait des dépressions des potentiels d'action auditifs afférents (N1) et des microphonies cochléaires reliées à la dose à la suite d'une administration intraveineuse.
Chez ces animaux de laboratoire, BURINEX s'est avéré 5 à 6 fois plus puissant que le furosémide et vu que la puissance diurétique de BURINEX est environ 40 à 60 fois supérieure, on peut s'attendre à ce que les concentrations sanguines nécessaires pour produire l'ototoxicité chez l’humain soient rarement atteintes.
-VV-LAB-007864 - 4.0