


Monographie de produit - Ceftazidime for Injection BP
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| Sections | Date |
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | 05/2023 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques, 4.2 Dose recommandée et modification posologique, 4.3 Reconstitution, 4.4 Administration | 05/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Diarrhées associées à Clostridium difficile, Immunitaire, Neurologique, Rénale, Peau | 05/2023 |
| 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques | 05/2023 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................... 2
TABLEAU DES MATIÈRES .......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants ................................................................................................................... 5
1.2 Personnes âgées .................................................................................................... 5
2 CONTRE- INDICATIONS .................................................................................................. 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .......................... 6
4 POSOLOGIE ET ADMINISTRATION ................................................................................. 6
4.1 Considérations posologiques ................................................................................. 6
4.2 Dose recommandée et modification posologique ................................................. 6
4.3 Reconstitution ..................................................................................................... 10
4.4 Administration ..................................................................................................... 13
5 SURDOSAGE ................................................................................................................ 13
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 14
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 15
7.1 Populations particulières ..................................................................................... 19
7.1.1 Femmes enceintes ............................................................................................. 19
7.1.2 Allaitement ........................................................................................................ 19 7.1.3 Enfants ............................................................................................................... 19
7.1.4 Personnes âgées ................................................................................................ 19
8 EFFETS INDÉSIRABLES .................................................................................................. 20
8.1 Aperçu des effets indésirables ............................................................................. 20
8.2 Effets indésirables observés dans les essais cliniques .......................................... 20
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 21
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 21
8.5 Effets indésirables observés après la mise en marché ......................................... 21
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................... 22
9.2 Aperçu des interactions médicamenteuses ......................................................... 22
9.4 Interactions médicament-médicament ................................................................ 22
9.5 Interactions médicament-aliment ....................................................................... 23
9.6 Interactions médicament-plante médicinale ....................................................... 23
9.7 Interférences avec les épreuves de laboratoire ................................................... 23
10 PHARMACOLOGIE CLINIQUE ....................................................................................... 24
10.1 Mode d’action ...................................................................................................... 24
10.2 Pharmacodynamie ............................................................................................... 24
10.3 Pharmacocinétique .............................................................................................. 24
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................. 38
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................... 38
PARTIE II: INFORMATIONS SCIENTIFIQUES ............................................................................. 39
13 INFORMATIONS PHARMACEUTIQUES ......................................................................... 39
14 ESSAIS CLINIQUES ....................................................................................................... 40
15 MICROBIOLOGIE ......................................................................................................... 40
16 TOXICOLOGIE NON CLINIQUE ...................................................................................... 46
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ................................................................. 58
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .................................................. 59
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
L’emploi de CEFTAZIDIME POUR INJECTION BP (Ceftazidime pentahydratée) est indiqué pour le traitement des infections causées par des souches sensibles des micro-organismes identifiés comme agents causals des maladies suivantes :
Infections des voies respiratoires inférieures
Pneumonies causées par Pseudomonas æruginosa; Hæmophilus influenzæ, y compris les souches résistantes à l’ampicilline; les espèces de Klebsiella; les espèces d’Enterobacter; Proteus mirabilis; Escherichia coli, les espèces de Serratia; Streptococcus pneumoniæ et les souches (méthicillinosensibles) de Staphylococcus aureus.
Infections des voies urinaires
Causées par Pseudomonas æruginosa; les espèces d’Enterobacter; les espèces de Proteus (à indole positif ou négatif); les espèces de Klebsiella; et Escherichia coli.
En raison de la nature des affections sous-jacentes qui prédisposent généralement les patients aux infections à Pseudomonas des voies respiratoires inférieures et des voies urinaires, il est possible qu’on n’obtienne pas de bonne réponse clinique, accompagnée de l’élimination des bactéries en cause, même si celles-ci sont sensibles à l’antibiotique in vitro.
Infections de la peau et des structures cutanées
Causées par Pseudomonas æruginosa; les espèces de Klebsiella; Escherichia coli; Proteus mirabilis; les espèces d’Enterobacter; les souches (méthicillinosensibles) de Staphylococcus aureus; et Streptococcus pyogenes.
Bactériémies/septicémies
Causées par Pseudomonas æruginosa; les espèces de Klebsiella; Escherichia coli; les espèces de Serratia; Streptococcus pneumoniæ; les souches (méthicillinosensibles) de Staphylococcus aureus; et Staphylococcus epidermidis.
Infections des os
Causées par Pseudomonas æruginosa; Proteus mirabilis; les espèces d’Enterobacter; et les souches (méthicillinosensibles) de Staphylococcus aureus.
Péritonites
Causées par Escherichia coli; les espèces de Klebsiella et de Peptostreptococcus. Les patients infectés par des espèces de Bacteroides ont également répondu au traitement.
Méningites
Causées par Hæmophilus influenzæ et Neisseria meningitidis. CEFTAZIDIME POUR INJECTION BP a également été utilisé avec succès dans le traitement d’un certain nombre de cas de méningite à Pseudomonas æruginosa.
Avant d’amorcer un traitement, on doit procéder à des cultures bactériennes afin d’identifier l'agent en cause et de déterminer sa sensibilité à CEFTAZIDIME POUR INJECTION BP. On peut instaurer le traitement avant de connaître les résultats des épreuves de sensibilité. Il pourra cependant être nécessaire de le modifier dès que les résultats seront connus.
En raison des facteurs sous-jacents qui prédisposent habituellement le patient à des infections à Pseudomonas des voies respiratoires inférieures et des voies urinaires basses, il est possible que l’antibiothérapie ne soit pas efficace et que l’agent pathogène ne soit pas éliminé, malgré sa sensibilité in vitro.
Pour atténuer l’évolution de bactéries résistantes aux médicaments et maintenir l’efficacité de CEFTAZIDIME POUR INJECTION BP et d’autres agents antibactériens, on doit utiliser CEFTAZIDIME POUR INJECTION BP uniquement pour traiter des infections causées par des bactéries dont la sensibilité est démontrée ou fortement présumée. Lorsqu’ils sont accessibles, les résultats de la culture et des épreuves de sensibilité doivent être pris en compte au moment de choisir ou de modifier une antibiothérapie. En l’absence de cette information, les données épidémiologiques locales et le profil de sensibilité aux antibiotiques peuvent aider à sélectionner le traitement empirique requis.
1.1 Enfants
Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (âgée de 0 mois à 18 ans). Voir 4 POSOLOGIE ET ADMINISTRATION, Nourrissons et enfants et 7.1.3 Enfants.
1.2 Personnes âgées
Chez les personnes âgées gravement malades présentant une clairance rénale réduite de la ceftazidime, la dose quotidienne ne doit pas dépasser 3 g.
2 CONTRE- INDICATIONS
L’emploi de CEFTAZIDIME POUR INJECTION BP est contre-indiqué chez les patients qui ont présenté une hypersensibilité à la ceftazidime ou à toute autre céphalosporine. Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- Anémie hémolytique : Ceftazidime pour injection BP ne doit pas être utilisée chez les patients ayant des antécédents d'anémie hémolytique associée aux céphalosporines, car la récurrence de l'hémolyse est beaucoup plus grave. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Anémie hémolytique, 8.4 Résultats de laboratoire anormaux , and 8.5 Effets indésirables observés après la mise en marché.
- Hypersensibilité : Des cas d'hypersensibilité (anaphylactique) et d'effets indésirables cutanés graves (SCAR), parfois mortels, ont été rapportés chez des patients traités par des bêta-lactamines. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité and 7 MISES EN GARDE ET PRÉCAUTIONS, Peau.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
On peut administrer CEFTAZIDIME POUR INJECTION BP par voie intraveineuse ou intramusculaire, après reconstitution. La posologie et la voie d’administration sont dictées par la gravité de l’infection, la sensibilité des micro-organismes en cause la fonction rénale et l’état du patient.
Les solutions de ceftazidime, comme celles de la plupart des bêta-lactamines, ne doivent pas être ajoutées aux solutions d’aminosides en raison du risque d’interaction. Cependant, si un traitement simultané par la ceftazidime et un aminoside est indiqué, chacun de ces antibiotiques doit être administré dans des sites différents.
4.2 Dose recommandée et modification posologique
Adultes :
La dose quotidienne recommandée de CEFTAZIDIME POUR INJECTION BP est de 0,5 à 6 g, fractionnée en prises égales toutes les 8 à 12 heures (voir tableau 1).
TABLEAU 1
| TYPE D’INFECTION | DOSE QUOTIDIENNE EN GRAMMES | FRÉQUENCE ET VOIE D’ADMINISTRATION |
Pneumonie sans complication ou infection des structures de la peau | 1,5 à 3 | 0,5 à 1 g par voie i.m. ou i.v. toutes les 8 h |
Infections des voies urinaires sans complications | 0,5 | 250 mg par voie i.m. ou i.v. toutes les12 h |
Infections des voies urinaires avec complications | 1,0 à 1,5 | 500 mg par voie i.m. ou i.v. toutes les 8 h ou 12 h |
| TYPE D’INFECTION | DOSE QUOTIDIENNE EN GRAMMES | FRÉQUENCE ET VOIE D’ADMINISTRATION |
| Infections des os | 4 | 2 g par voie i.v. toutes les 12 h |
| Péritonite ou septicémie | 6 | 2 g par voie i.v. toutes les 8 h |
| Méningite | 6 | 2 g par voie i.v. toutes les 8 h |
Après baisse de la fièvre ou élimination de l’agent pathogène qui survient habituellement entre 10 et 14 jours, poursuivre l’antibiothérapie pendant 48 à 72 heures, et pendant 6 semaines s’il s’agit d’infections des os. Dans les cas d’infections à streptocoques bêta-hémolytiques, administrer la CEFTAZIDIME POUR INJECTION BP pendant au moins 10 jours.
Pour le traitement des infections à Staphylococcus, la posologie recommandée est de 1 ou 2 g, toutes les 8 heures. Dans les cas d’infections à Enterobacter, à l’exception de celles qui n’intéressent que les voies urinaires, la posologie recommandée est d’au moins 1 g, toutes les 8 heures.
Insuffisance rénale chez les adultes :
La ceftazidime est excrétée presque exclusivement par filtration glomérulaire. C’est pourquoi il faut ajuster la posologie de CEFTAZIDIME POUR INJECTION BP pour tenir compte de sa plus faible excrétion chez les patients dont la vitesse de filtration glomérulaire (VFG) est inférieure ou égale à 50 mL/min (0,83 mL/s). La posologie d’entretien à suivre après une dose d’attaque de 1 g est indiquée au tableau 2.
TABLEAU 2 : Doses d'entretien recommandées de CEFTAZIDIME POUR INJECTION BP dans les cas d’insuffisance rénale
| Clairance de la créatinine | Dose unitaire recommandée de CEFTAZIDIME POUR INJECTION BP | Fréquence des doses* | ||
mL/min/1,73 m2 | mL/s/1,73 m2 | Infections modérées | Infections graves | |
| 31 à 50 | 0,51 à 0,83 | 1 g | 1,5 g | Toutes les 12h |
| 16 à 30 | 0,26 à 0,5 | 1 g | 1,5 g | Toutes les 24h |
| 6 à 15 | 0,10 à 0,25 | 500 mg | 750 mg | Toutes les 24h |
| < 5 | < 0,09 | 500 mg | 750 mg | Toutes les 48h |
* Si la gravité de l’infection commande une augmentation de la fréquence des prises, on utilisera la concentration sérique de ceftazidime comme point de référence.
Quand seul le taux de créatinine sérique est connu, la clairance de la créatinine peut être calculée à l’aide des formules suivantes. La valeur de la créatinine sérique doit refléter une fonction rénale à l’équilibre :
Hommes
Clairance de la créatinine (mL/s) = Poids (kg) x (140 - âge)
49 x taux de créatinine sérique (mcmol/L) OU
Clairance de la créatinine (mL/min) = Poids (kg) x (140 - âge)
72 x taux de créatinine sérique (mg/dL)
Femme
0,85 x la valeur calculée pour l’homme.
La demi-vie moyenne d’élimination sérique de la ceftazidime chez les patients atteints d’insuffisance rénale complète est passée de 24 à 35,4 heures entre les dialyses à 2,8 à 4,6 heures durant l’hémodialyse. Il est par conséquent recommandé d’administrer une dose d’attaque de 1 g, suivie d’une dose de 0,5 à 1 g après chaque séance d’hémodialyse. Le taux sérique de ceftazidime doit être surveillé attentivement et servir de point de référence pour ajuster la posologie.
On peut également utiliser CEFTAZIDIME POUR INJECTION BP chez les patients qui subissent une dialyse péritonéale ou une dialyse péritonéale continue ambulatoire. Chez de tels patients, il est suggéré d’administrer une dose d’attaque de 1 g, suivie, toutes les 24 heures, d’une dose de 500 mg. Le taux sérique de ceftazidime doit être surveillé attentivement et servir de point de référence pour ajuster la posologie.
Chez les patients accusant une insuffisance rénale et faisant l’objet d’une hémofiltration à faible débit, il convient de suivre la posologie recommandée en présence d’une atteinte rénale. Chez les insuffisants rénaux faisant l’objet d’une hémodialyse artérioveineuse continue ou d’une hémofiltration à haut débit, on peut administrer 1 g de CEFTAZIDIME POUR INJECTION BP par jour en une seule dose ou en prises fractionnées.
Aucune étude clinique n’a été menée sur l’innocuité et l’efficacité de CEFTAZIDIME POUR INJECTION BP chez des patients faisant l’objet d’une hémofiltration veinoveineuse continue ou d’une hémodialyse vénoveineuse continue. Les données d’un modèle pharmacocinétique provenant d’un nombre limité de patients atteints d’insuffisance rénale terminale donnent à penser que la clairance de la ceftazidime dépend de la vitesse d’ultrafiltration ainsi que de la fonction rénale résiduelle des patients faisant l’objet d’une hémofiltration veinoveineuse continue. Cependant, chez les patients faisant l’objet d’une hémodialyse veinoveineuse continue, la clairance de la ceftazidime dépend de la vitesse d’ultrafiltration, du volume de diluant et de la fonction rénale résiduelle. Par conséquent, on peut envisager d’administrer une dose d’attaque de 1 à 2 g, suivie d’une dose d’entretien de 0,25 à 2 g toutes les 12 heures (dose quotidienne totale de 0,5 à 4 g) ou de 0,5 à 2 g toutes les 12 heures (dose quotidienne totale de 1 à 4 g) chez les patients faisant l’objet d’une hémofiltration veinoveineuse continue ou d’une hémodialyse veinoveineuse continue, respectivement.
L’optimisation de la dose de chaque patient doit reposer sur le jugement clinique et se fonder sur la gravité de l’infection, la sensibilité du micro-organisme en cause et la surveillance thérapeutique. Il convient d’adapter la posologie de façon à conserver des concentrations médicamenteuses correspondant à au moins 4 fois la concentration minimale inhibitrice (CMI) pour les agents pathogènes gram-négatifs sensibles.
Enfants atteints d’insuffisance rénale :
Chez les enfants, comme chez les adultes, la clairance de la créatinine doit être ajustée en fonction de la surface corporelle ou du poids maigre et la fréquence des doses devrait être réduite en cas d’insuffisance rénale.
Insuffisance hépatique :
Aucune modification de la posologie n’est nécessaire chez le patient présentant une dysfonction hépatique si sa fonction rénale n’est pas atteinte (voir 10 PHARMACOLOGIE CLINIQUE).
Nourrissons et enfants:
Le schéma posologique ci-dessous (qui ne doit pas dépasser la dose maximum pour les adultes) est recommandé, mais on doit aussi tenir compte de l’état de la fonction rénale et de la gravité de l’infection.
TABLEAU 3
| Type d’infection | Group d’âge | Posologie |
| Autres que méningite | 1 mois à 2 mois | 25 à 50 mg/kg par voie i.v. toutes les 12 h, maximum : 6 g/jour |
| 2 mois à 12 ans | 30 à 50 mg/kg par voie i.v. toutes les 8 h, maximum : 6 g/jour | |
| Méningite | 1 mois à 12 ans | 50 mg/kg par voie i.v. toutes 8 h, maximum : 6 g/jour |
Chez l'enfant, la dose quotidienne maximale est de 6 g.
Nouveau-nés (âgés de 0 à 28 jours)
La posologie recommandée chez les nourrissons âgés d’un mois ou moins est de 25 à 50 mg/kg de CEFTAZIDIME POUR INJECTION BP, administré deux fois par jour.
Les données indiquent que la demi-vie de la ceftazidime chez le nouveau-né s’accroît avec le degré de prématurité de ce dernier et qu’elle peut être de 3 à 4 fois supérieure à celle observée chez l’adulte. Il peut être nécessaire de réévaluer l’intervalle entre les doses selon le degré de prématurité du nouveau-né. De plus, la clairance peut augmenter rapidement au cours des 2 à 3 premières semaines suivant la naissance, ce qui peut commander une réévaluation de la dose et/ou de l’intervalle d’administration.
Personnes âgées
Comme les personnes âgées risquent davantage d’avoir une fonction rénale réduite, la dose doit être déterminée avec soin et il peut être utile de surveiller la fonction rénale. Chez les personnes âgées gravement malades présentant une clairance rénale réduite de la ceftazidime, la dose quotidienne ne doit pas dépasser 3 g.
4.3 Reconstitution
REMARQUE: Le mélange (la solution) doit être inspecté à l'œil avant l'administration pour en vérifier la limpidité et pour déceler la présence de particules, précipités, altération de la couleur ou fuite chaque fois que le contenant et la solution s'y prêtent. Ne pas utiliser les solutions qui présentent un aspect trouble, des particules, un précipité, une coloration anormale ou des fuites. Il faut s'assurer d’éliminer la pression positive créée par l'adjonction d’un solvant dans la fiole.
Usage intramusculaire
- Solutions pour la reconstitution
Eau stérile pour injection ou, le cas échéante, eau bactériostatique injectable contenant de l’alcool benzylique ou des parabènes (ne pas utiliser chez le nouveau-né), chlorhydrate de lidocaïne injectable à 0,5 % p/v ou à 1 % p/v.
Tableau de reconstitution
| Format | Volume de solvant à ajouter à la fiole | Volume utilisable approximatif | Concentration moyenne approximative |
| 1 g | 3 mL | 3,9 mL | 280 mg/mL |
Agiter jusqu’à dissolution complète. Voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT pour les conditions de conservation recommandées du produit à l’état sec et des solutions reconstituées.
Usage intraveineux
- Solution pour la reconstitution
Eau stérile pour injection
Reconstituer selon les indications suivantes :
Tableau de reconstitution
| Format | Volume de solvant à ajouter à la fiole | Volume utilisable approximatif | Concentration moyenne approximative |
| 1 g | 10 mL | 10,9 mL | 100 mg/mL |
| 2 g | 10 mL | 11,7 mL | 175 mg/mL |
Bien agiter jusqu’à dissolution complète. La solution ainsi préparée peut être diluée de nouveau au volume désiré en utilisant l’une ou l’autre des solutions énumérées sous la rubrique « Solutions pour perfusion i.v. ». Voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT pour les conditions de conservation recommandées du produit à l’état sec et des solutions reconstituées.
Injection intraveineuse directe : Reconstituer de la manière décrite précédemment.
Perfusion intraveineuse intermittente : Reconstituer de la manière décrite précédemment pour les fioles contenant 1 ou 2 g de CEFTAZIDIME POUR INJECTION BP.
Perfusion intraveineuse continue : Pour reconstituer, ajouter 10 mL d’eau stérile pour injection à une fiole de 1 g ou de 2 g de CEFTAZIDIME POUR INJECTION BP. Après reconstitution, le volume désiré de la solution ainsi reconstituée peut être ajouté à une bouteille contenant l’une des solutions énumérées sous la rubrique « Solutions pour perfusion i.v. ».
Fiole grand format pour le secteur hospitalier (6 g et 3 g)
Ce format n’est disponible que dans les hôpitaux ou existe déjà un programme reconnu d’addition aux solutés.
CEFTAZIDIME POUR INJECTION BP ne contient aucun agent de conservation. Le grand format d’hôpital sert à préparer de multiples solutions à administrer par voie i.v. seulement, en ne faisant qu’une seule ponction de prélèvement. Reconstituer en ajoutant 13 mL et 26 mL d’eau stérile pour injection pour les fioles de 3 g et de 6 g, respectivement.
Tableau de reconstitution
| Format | Volume de solvant à ajouter à la fiole | Volume utilisable approximatif | Concentration moyenne approximative |
| 6 g | 26 mL | 30 mL | 200 mg/mL |
| 3 g | 13 mL | 15 mL | 200 mg/mL |
Agiter jusqu’à dissolution complète. La solution doit être utilisée pour préparer les multiples solutions dans les huit heures qui suivent sa reconstitution dans de l’eau stérile injectable, à la température ambiante (15 à 25 °C). Après ce laps de temps, toute solution reconstituée non utilisée doit être jetée. Le volume désiré de solution reconstituée peut être ajouté à l’une ou l’autre solution i.v. suivante. Voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT pour les conditions de conservation recommandées du produit à l’état sec et des solutions reconstituées.
Solutions pour perfusion i.v.
Chlorure de sodium à 0,9 % injectable
Lactate de sodium M/6 injectable
Solution de Ringer USP injectable
Solution de Ringer-lactate USP injectable
Dextrose à 5 % injectable
Dextrose à 5 % et chlorure de sodium à 0,225 % injectable
Dextrose à 5 % et chlorure de sodium à 0,45 % injectable
Dextrose à 5 % et chlorure de sodium à 0,9 % injectable
Dextrose à 10 % injectable
Sucre inverti à 10 % dans de l’eau injectable
Normosol-M dans du dextrose à 5 % injectable
Eau stérile pour injection
Lorsque la CEFTAZIDIME POUR INJECTION BP est dissoute, du dioxyde de carbone est libéré et une pression positive se développe. Pour faciliter l’utilisation, veuillez suivre les techniques de reconstitution recommandées décrites ci-dessous.
Directives de reconstitution :
- Fioles de 1 g et de 2g intramusculaire / intraveineuse
- Injecter le diluant et bien agiter jusqu’à dissolution complète.
- La dissolution entraîne la formation de gaz carbonique et crée dans la fiole une pression positive. Il s’écoule de 1 à 2 minutes avant que la solution ne devienne limpide.
- Inverser la fiole et pousser à fond le piston de la seringue avant d’introduire l’aiguille.
- Introduire l’aiguille dans le bouchon de caoutchouc de la fiole. S’assurer que l’aiguille baigne dans la solution pendant l’aspiration. Aspirer la solution de la façon habituelle. La pression dans la fiole peut faciliter l’aspiration.
- Avant d’administrer la solution, chasser les bulles de gaz carbonique qui ont pu se former dans la seringue au cours de l’aspiration.
- Flacon grand format pour pharmacies de 6 g et de 3 g
- À l’ajout du diluant, s’assurer que le gaz carbonique dégagé par la dissolution de l’antibiotique puisse s’échapper pour éviter toute accumulation de pression dans la fiole.
- Pour un flacon de 6 g, injecter 26 mL de diluant et pour un flacon de 3 g, injecter 13 mL de diluant pour donner une solution contenant environ 1 g de ceftazidime base par 5 mL.
- Agiter doucement la solution pour dissoudre l’antibiotique.
- Attendre que le gaz carbonique s’échappe avant d’utiliser la solution (1 à 2 minutes).
- Suivant son entreposage, laisser échapper la pression qui a pu s’accumuler dans le flacon avant de l’utiliser.
4.4 Administration
Intramusculaire
On peut injecter CEFTAZIDIME POUR INJECTION BP profondément dans une grosse masse musculaire, comme dans le quadrant supérieur externe du grand fessier ou dans le vaste externe du membre inférieur. La dose pour une seule injection i.m. de CEFTAZIDIME POUR INJECTION BP ne devrait pas dépasser 1 g.
Intraveineuse
La voie i.v. est recommandée chez les patients souffrant de septicémie, de péritonite ou d’autres infections sévères ou mettant leur vie en danger, ou chez les sujets qui courent de grands risques en raison de leur faible résistance, conséquence d’un état débilitant, tels la malnutrition, un traumatisme, une intervention chirurgicale, le diabète, une insuffisance cardiaque ou un cancer, particulièrement s’ils sont en état de choc ou s’ils sont à risque.
Perfusion intraveineuse intermittente
La solution reconstituée peut être injectée lentement dans une veine sur une période de 3 à 5 minutes ou dans la tubulure d’un nécessaire à perfusion. L’administration de toute autre solution doit être suspendue temporairement pendant la perfusion de la solution à base de CEFTAZIDIME POUR INJECTION BP.
Perfusion intraveineuse continue
On peut aussi administrer CEFTAZIDIME POUR INJECTION BP sur une plus longue période.
REMARQUE : Si l’antibiothérapie consiste en une association de CEFTAZIDIME POUR
INJECTION BP et d’un aminoside, on doit les administrer soit à des sites différents, soit l’un après l’autre par perfusion intraveineuse intermittente. Après l’administration de l’un des médicaments, on doit rincer la tubulure soigneusement et à fond avec une solution de reconstitution appropriée avant d’administrer l’autre médicament. Il ne faut pas mélanger un aminoside et la CEFTAZIDIME POUR INJECTION BP dans le même contenant.
5 SURDOSAGE
Signes et symptômes
Un surdosage est survenu chez des patients atteints d’insuffisance rénale. Les réactions comprenaient crises convulsives, encéphalopathie, astérixis et excitabilité neuromusculaire. Dans le cas d’un surdosage aigu, il faut surveiller le patient attentivement et lui administrer un traitement de soutien. Si le patient est atteint d’insuffisance rénale, l’hémodialyse ou la dialyse péritonéale peuvent aider à éliminer la ceftazidime de l’organisme. L’administration parentérale de doses élevées de céphalosporines peut causer étourdissements, paresthésie et céphalées. Des crises convulsives peuvent se produire suivant un surdosage avec certaines céphalosporines, surtout chez les patients présentant une insuffisance rénale susceptible d’entraîner une accumulation du médicament.
Les analyses de laboratoire effectuées après un surdosage peuvent révéler une élévation anormale du taux de créatinine, d’azote uréique du sang, des enzymes hépatiques et de la bilirubine, ainsi qu’un test de Coombs positif, une thrombocytose, une thrombocytopénie, une éosinophilie, une leucopénie et un allongement du temps de prothrombine.
Traitement
En cas de crises convulsives, on doit immédiatement cesser l’administration du médicament et administrer des anticonvulsivants, si ces médicaments sont indiqués au point de vue clinique. S’assurer que les voies aériennes sont libres et maintenir ventilation et perfusion. Surveiller de près et maintenir, dans des limites acceptables, signes vitaux, gaz sanguins, électrolytes du sérum, etc.
En cas de surdosage grave, on peut envisager, surtout chez les patients atteints d’insuffisance rénale, de combiner hémodialyse et hémoperfusion, si les patients ne répondent pas à un traitement plus conservateur. Il n’existe cependant aucune donnée clinique à l’appui du traitement par CEFTAZIDIME POUR INJECTION BP.
Pour la prise en charge d’une surdose médicamenteuse soupçonnée, veuillez communiquer avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 4 Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/ concentration / composition | Ingrédient non médicinal |
| Intramusculaire ou intraveineuse | Poudre stérile pour solution 1 g / fiole, 2 g / fiole, 3 g/ fiole, 6 g / fiole | Carbonate de sodium |
Les fioles de CEFTAZIDIME POUR INJECTION BP contiennent un mélange de ceftazidime pentahydratée et de carbonate de sodium. Une fois constitué, on obtient de ce mélange une solution de ceftazidime sodique.
Le carbonate de sodium, à raison d’une concentration de 118 mg/g de ceftazidime, facilite la dissolution du médicament. La quantité totale de sodium contenu dans le mélange est d’environ 52 mg (2,3 mEq/g de ceftazidime).
Disponibilité des formes posologiques :
Les bouchons des flacons ne sont pas fabriqués avec du latex de caoutchouc naturel.
CEFTAZIDIME POUR INJECTION BP (injection i.m. ou i.v. directe) :
Les fioles contenant l’équivalent de 1 g de ceftazidime sont offertes en boîtes de 10.
CEFTAZIDIME POUR INJECTION BP (injection ou perfusion i.v.) :
Les fioles contenant l’équivalent de 1 g ou de 2 g de ceftazidime sont offertes en boîtes de 10. Les fioles contenant l’équivalent de 6 g de ceftazidime sont offertes en boîtes unitaires. Les fioles contenant l’équivalent de 3 g de ceftazidime sont offertes en boîtes unitaires.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Teneur en sodium
Chaque gramme de ceftazidime renferme 52 mg de sodium. Il faut tenir compte de la teneur en sodium chez les patients devant suivre un régime hyposodique.
Carcinogenèse et mutagenèse
On n'a effectué aucune étude à long terme chez l'animal pour évaluer le potentiel cancérogène. Cependant, un test du micronoyau chez la souris ainsi qu’un test d'Ames n'ont fait ressortir aucun signe d’effets mutagènes.
Gastro-intestinal
On doit administrer CEFTAZIDIME POUR INJECTION BP avec prudence aux personnes ayant des antécédents de maladie gastro-intestinale, surtout de colite.
- Diarrhées associées à Clostridium difficile
On a fait état de maladie associée à Clostridium difficile par suite de l’emploi de nombreux antibactériens, y compris la ceftazidime. La gravité de la maladie associée à Clostridium difficile peut varier, allant d’une diarrhée légère à une colite fatale. Il est important d’envisager ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, de colite pseudomembraneuse, du syndrome colectasique ou de perforation du côlon après la prise d’un antibactérien. On a signalé la maladie associée à Clostridium difficile plus de 2 mois après l’emploi d’antibactériens.
L’antibiothérapie peut modifier la flore normale du côlon et favoriser la prolifération de Clostridium difficile. La bactérie Clostridium difficile produit les toxines A et B, responsables de l’installation de la maladie à Clostridium difficile. Cette dernière peut entraîner une morbidité importante et une mortalité et s’avérer réfractaire au traitement antibiotique.
Si le diagnostic de maladie associée à Clostridium difficile est soupçonné ou confirmé, on doit amorcer les mesures thérapeutiques appropriées. Les cas légers répondent habituellement à l’arrêt de la prise des antimicrobiens non dirigés contre Clostridium difficile. Dans les cas modérés ou sévères, on doit songer à prendre en charge le patient par l’administration de liquides et d’électrolytes, de suppléments de protéines, et par l’instauration d’une antibiothérapie par un médicament cliniquement efficace contre Clostridium difficile. On doit recourir à l’évaluation chirurgicale si elle est indiquée sur le plan clinique, car une intervention chirurgicale peut être nécessaire dans certains cas sévères (voir 8 EFFETS INDÉSIRABLES).
Comme pour les autres antibiotiques, l’emploi prolongé de CEFTAZIDIME POUR INJECTION BP peut entraîner une croissance excessive des micro-organismes non sensibles, y compris les espèces auparavant sensibles à ce médicament. Des évaluations répétées de l’état du patient sont donc essentielles. Si une surinfection se produit au cours du traitement, prendre les mesures nécessaires. Au cours du traitement à la ceftazidime, Staphylococcus aureus, Enterobacteriaceæ, les espèces Acinetobacter et Pseudomonas ont manifesté une résistance.
Hématologique
- Anémie hémolytique
IL ne faut pas employer CEFTAZIDIME POUR INJECTION BP chez les patients ayant des antècèdents d’anèmie hèmolytique associèe aux cèphalosporines, car la rècurrence de l’hèmolyse est beaucoup plus intense.
Une anémie hémolytique à médiation immunitaire a été observée chez des patients recevant des antibiotiques de la classe des céphalosporines, y compris la ceftazidime. Des cas sévères d’anémie hémolytique, y compris des décès, ont été signalés tant chez des adultes que chez des enfants. Si un patient développe une anémie pendant l’administration de CEFTAZIDIME POUR INJECTION BP ou dans les 2 à 3 semaines qui suivent, on doit envisager un diagnostic d’anémie associée aux céphalosporines et interrompre le traitement jusqu’à ce que l’étiologie de la maladie soit établie.
Il pourrait être utile de surveiller les patients à intervalles réguliers à la recherche de signes et de symptômes d’anémie hémolytique, y compris en examinant les paramètres hématologiques ou en effectuant le dosage des anticorps induits par le médicament, dans les cas appropriés (voir la section 8 EFFETS INDÉSIRABLES).
Immunitaire
- Hypersensibilité
Avant de commencer un traitement par CEFTAZIDIME POUR INJECTION BP, on doit interroger soigneusement le patient sur ses antécédents de réaction d’hypersensibilité à la ceftazidime, aux céphalosporines, aux pénicillines ou à tout autre médicament. Il faut administrer CEFTAZIDIME POUR INJECTION BP avec prudence aux patients qui souffrent d’allergie, notamment d'une allergie médicamenteuse. Une attention particulière s’impose chez les patients qui ont déjà eu une réaction allergique aux pénicillines ou à d’autres bêta-lactamines. Ce médicament doit être administre avec prudence aux patients présentant une sensibilité à la pénicilline, car des cas d’hypersensibilité croisée aux bêta-lactamines ont été clairement documentés, et peuvent survenir chez jusqu’à 10 % des patients ayant des antécédents d’allergie à la pénicilline. En cas de réaction allergique à CEFTAZIDIME POUR INJECTION BP, on doit interrompre le traitement et administrer au besoin les agents habituellement indiqués dans ces cas (p. ex. épinéphrine, antihistaminiques, corticostéroïdes). Des taux élevés de ceftazidime chez les insuffisants rénaux peuvent donner lieu à des convulsions (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Surveillance et tests de laboratoire
Si le test utilisé pour déceler la présence de glucose dans l’urine est basé sur la réduction du cuivre (liqueur de Fehling ou réactif de Benedict).
La ceftazidime a montré augmentations transitoires des concentrations d’urée et d’azote uréique du sang, et de la créatinine sérique, la concentration de bilirubine sérique, des phosphatases alcalines, de la LDH, de l’AST (SGOT), de l’ALT (SGPT) et de la GGT.
Une leucopénie, une neutropénie, une agranulocytose, une thrombocytopénie et une lymphocytose transitoires ont été très rarement observées.
Contrôler périodiquement les paramètres hématologiques ou les anticorps induits par le médicament, le cas échéant.
Neurologique
Les céphalosporines ont été associées à la survenue de crises d'épilepsie. Un facteur de risque connu est l'insuffisance rénale sans ajustement posologique ; cependant, des crises convulsives ont également été décrites chez des personnes sans antécédents d'insuffisance rénale et dont la fonction rénale se détériore pendant le traitement par la céphalosporine. En cas de convulsions associées à Ceftazidime pour injection BP, le médicament doit être interrompu si cela convient sur le plan clinique. Un traitement anticonvulsivant peut être administré si cliniquement indiqué.
Rénale
Chez les patients présentant une atteinte rénale (c.-à-d. dont la clairance de la créatinine est de 50 mL/min/1,73 m2 ou moins), on doit suivre la posologie spéciale de CEFTAZIDIME POUR INJECTION BP recommandée sous la rubrique 4.2 Dose recommandée et modification posologique. Des doses normales peuvent donner lieu à des concentrations sériques élevées et prolongées d’antibiotique chez les patients qui présentent une réduction passagère ou constante du débit urinaire en raison d’une insuffisance rénale. La posologie quotidienne totale doit être réduite si la ceftazidime est prescrite à de tels patients afin d’éviter les conséquences cliniques comme les crises convulsives, l’encéphalopathie, l’astérixis et l’excitabilité neuromusculaire causés par des concentrations élevées d’antibiotique (voir 4.2 Dose recommandée et modification posologique et 5 SURDOSAGE). On ajustera la posologie en fonction du degré d’insuffisance rénale, de la gravité de l’infection et de la sensibilité de l’agent pathogène.
On a signalé des cas de néphrotoxicité suivant l’administration concomitante de céphalosporines et d’aminosides ou de diurétiques puissants, comme le furosémide. Bien qu’une augmentation passagère de l’azote uréique du sang et de la créatinine sérique ait été observée dans des études cliniques, il n’y a aucune preuve que la ceftazidime, administrée seule, cause de la néphrotoxicité à un degré significatif.
Sensibilité / Résistance
- Émergence des bactéries résistantes aux médicaments
Si l’on prescrit CEFTAZIDIME POUR INJECTION BP en l’absence d’infections bactériennes démontrées ou fortement présumées, il pourrait s’ensuivre que le patient n’en tirera pas d’avantage et qu’il courra le risque de présenter des bactéries résistantes à l’antibiotique. Durant le traitement par CEFTAZIDIME POUR INJECTION BP, l’apparition d’une résistance à l’antibiotique a déjà été observée chez Staphylococcus aureus, des membres de la famille des Enterobacteriaceæ ainsi que des espèces d’Acinetobacter, de Pseudomonas et de Serratia. La prévalence d’une résistance acquise relève de facteurs géographiques et temporels, et chez certaines espèces bactériennes, cette prévalence peut être très élevée. Il est donc souhaitable de prendre en compte les données locales concernant la résistance et la prévalence des micro-organismes producteurs de bêta-lactamase à spectre étendu (BLSE), notamment pour le traitement d’infections graves.
- Possibilité de prolifération microbienne
Un traitement prolongé par CEFTAZIDIME POUR INJECTION BP peut entraîner la prolifération des micro-organismes non sensibles à cet antibiotique, y compris des espèces qui y étaient initialement sensibles. Il est donc essentiel de procéder à des évaluations répétées de l'état du patient. En cas de surinfection en cours de traitement, on doit prendre les mesures qui s'imposent.
Peau
- Réactions indésirables cutanées graves
Des réactions cutanées graves (p. ex. pustulose exanthématique aiguë généralisée [PEAG}), syndrome d’hypersensibilité médicamenteuse (syndrome DRESS de l’anglais Drug Reaction with Eosinophilia and Systemic Symptoms), syndrome de Stevens-Johnson et nécrolyse épidermique toxique ont été signalées en association avec des bêta-lactamines. Si l’on soupçonne la survenue d’une réaction cutanée grave, il faut interrompre l’administration de la CEFTAZIDIME POUR INJECTION BP et administrer un traitement et des mesures appropriés.
7.1 Populations particulières
7.1.1 Femmes enceintes
Le profil d’innocuité de ceftazidime pendant la grossesse n’a pas été établi. L’emploi de la ceftazidime chez la femme enceinte nécessite qu’on évalue si les avantages escomptés du traitement justifient les risques auxquels seront peut-être exposés la mère et le fœtus.
Des études de reproduction ont été menées chez la souris et le rat auxquels on a administré des doses de ceftazidime atteignant 25 fois la dose généralement administrée chez l’humain. D’après ces études, la ceftazidime n’aurait aucun effet sur la fertilité et ne causerait aucun dommage au fœtus. Cependant, les résultats d’études de reproduction réalisées chez les animaux ne permettent pas toujours de prédire la réponse chez l’homme.
7.1.2 Allaitement
La ceftazidime passe dans le lait maternel à de faibles concentrations (3,8 à 5,2 mg/L). La portée clinique de ce phénomène n’est pas connue. Par conséquent, la ceftazidime doit être administrée avec prudence aux mères qui allaitent leur enfant.
7.1.3 Enfants
La posologie recommandée chez les nourrissons âgés d’un mois ou moins est de 25 à 50 mg/kg de CEFTAZIDIME POUR INJECTION BP, administré deux fois par jour.
Les données indiquent que la demi-vie de la ceftazidime chez le nouveau-né s’accroît avec le degré de prématurité de ce dernier et qu’elle peut être de 3 à 4 fois supérieure à celle observée chez l’adulte. Il peut être nécessaire de réévaluer l’intervalle entre les doses selon le degré de prématurité du nouveau-né. De plus, la clairance peut augmenter rapidement au cours des 2 à 3 premières semaines suivant la naissance, ce qui peut commander une réévaluation de la dose et/ou de l’intervalle d’administration.
7.1.4 Personnes âgées
Comme les personnes âgées risquent davantage d'avoir une fonction rénale réduite, la dose doit être déterminée avec soin et il peut être utile de surveiller la fonction rénale.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus courants sont des réactions locales après injection i.v., des réactions allergiques ou des réactions gastro-intestinales. D’autres réactions ont été signalées, mais leur fréquence est plus faible.
8.2 Effets indésirables observés dans les essais cliniques
Les effets indésirables les plus souvent associés à l’administration de CEFTAZIDIME POUR INJECTION BP pendant les essais cliniques ont été les suivants :
Réactions locales (2,8 % des patients)
Thrombophlébite ou phlébite et douleurs dans les cas d’administration i.v. Douleurs après injection i.m.
Hypersensibilité (2,7 % des patients)
Prurit, urticaire, éruption maculopapuleuse, exanthème allergique et fièvre. Des réactions immédiates, habituellement éruption cutanée ou prurit, ont été observées chez 1 patient sur 285. Dans de très rares cas, oedème de Quincke et anaphylaxie (0,2 % des patients; bronchospasme et/ou hypotension) ont été signalés. voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire.
Réactions gastro-intestinales (< 4 % des patients)
Diarrhée, nausées, vomissements, colite et douleurs abdominales. Des cas de colite pseudomembraneuse ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal). On a aussi fait état de très rares cas de muguet.
Troubles du système nerveux central (< 1 % des patients)
Céphalées, étourdissements, hallucinations et léthargie. Quelques cas de séquelles neurologiques, y compris tremblements, myoclonie, convulsions, encéphalopathie et coma, ont été signalés chez des patients présentant une atteinte rénale et chez lesquels la dose de ceftazidime n’avait pas été diminuée de façon appropriée (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 5 SURDOSAGE).
Troubles hématopoïétiques
Éosinophilie (3,4 %), épreuve directe de Coombs positive (5,1 %) et, avec une fréquence inférieure à 1 % : thrombocytose, leucopénie transitoire, neutropénie, thrombocytopénie (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables moins fréquents (< 1 % des patients)
Vision trouble, bouffées vasomotrices, candidose et vaginite.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Troubles hépatiques (< 4 % des patients)
Augmentations transitoires de la concentration de bilirubine sérique, des phosphatases alcalines, de la LDH, de l’AST (SGOT), de l’ALT (SGPT) et de la GGT.
Troubles rénaux (< 1 % des patients)
Augmentations transitoires des concentrations d’urée et d’azote uréique du sang, et de la créatinine sérique.
Troubles hématopoïétiques
Éosinophilie (3,4 %), épreuve directe de Coombs positive (5,1 %) et, avec une fréquence inférieure à 1 % : thrombocytose, leucopénie transitoire, neutropénie, thrombocytopénie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Troubles hématologiques : Des cas d’anémie hémolytique ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
8.5 Effets indésirables observés après la mise en marché
Outre les effets indésirables signalés dans le cadre des essais cliniques, les manifestations suivantes ont été signalées de façon spontanée durant la pratique clinique suite à la prise de la ceftazidime. Comme ces effets ont été l’objet d’un signalement volontaire au sein d’une population de taille inconnue, il n’est pas possible d’estimer leur fréquence de manière fiable.
Troubles hématologiques et lymphatiques
Lymphocytose, anémie hémolytique et agranulocytose.
Troubles immunitaires
Anaphylaxie (y compris bronchospasme et/ou hypotension).
Troubles du système nerveux
Paresthésies.
Troubles gastro-intestinaux
Dysgueusie.
Troubles hépatobiliaires
Ictère.
Troubles de la peau et du tissu sous-cutané
Œdème de Quincke, érythème polymorphe, syndrome de Stevens-Johnson et épidermolyse bulleuse toxique.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Un traitement concomitant à raison de doses élevées de céphalosporines et de médicaments néphrotoxiques comme les aminosides ou les diurétiques puissants (p. ex., le furosémide ou l’acide éthacrynique) pourrait augmenter le risque de toxicité rénale. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 5 Interactions médicament-médicament établies ou potentielles
| Agent ou classe d’agents | Effet / Commentaire clinique |
| Aminosides | L’administration concomitante d’aminosides et de certaines céphalosporines s’est révélée néphrotoxique. Bien qu’une augmentation passagère de l’azote uréique du sang et de la créatinine sérique ait été observée dans des études cliniques, il n’y a aucune preuve que la ceftazidime, administrée seule, cause de la néphrotoxicité à un degré significatif. Cependant, les effets de l’administration passagère de l’azote uréique du sang et de la créatinine sérique ait été observée dans des études cliniques, il n’y a aucune preuve que la ceftazidime, administrée seule, cause de la néphrotoxicité à un degré significatif. Cependant, les effets de l’administration concurrente de Ceftazidime et d’aminosides |
| Agent ou classe d’agents | Effet / Commentaire clinique |
| ne sont pas connus. | |
| Chloramphénicol | Il a été démontré que le chloramphénicol en association avec les céphalosporines, y compris la ceftazidime, est un antagoniste in vitro. Vu la possibilité que cet antagonisme se manifeste également in vivo, il faut éviter d’administrer cette association. |
| Contraceptifs oraux | Comme d’autres antibiotiques, la ceftazidime peut affecter la flore intestinale, ce qui se traduit par une réabsorption plus faible de l’œstrogène et une diminution de l’efficacité des contraceptifs oraux oestroprogestatifs. |
| Diurétiques puissants, tels que le furosémide ou l’acide éthacrynique | D’après certaines études, l’utilisation concomitante de diurétiques puissants, tels que le furosémide ou l’acide éthacrynique, pourrait augmenter le risque de toxicité rénale associé aux céphalosporines. |
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interférences avec les épreuves de laboratoire
Si le test utilisé pour déceler la présence de glucose dans l’urine est basé sur la réduction du cuivre (liqueur de Fehling ou réactif de Benedict), la présence de ceftazidime peut entraîner un résultat faussement positif. Si le test est basé sur l’oxydation du ferricyanure, le résultat peut être faussement négatif; il est donc recommandé d’utiliser une méthode enzymatique (à la glucose-oxydase ou à l’hexokinase) pour évaluer la glycémie chez des patients recevant CEFTAZIDIME POUR INJECTION BP.
La ceftazidime n’interfère pas avec la détermination de la créatinine par la méthode au picrate alcalin. Au cours d’un traitement par les céphalosporines, un résultat positif à l’épreuve de Coombs a été signalé, phénomène qui pourrait interférer avec les épreuves de compatibilité croisée du sang.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La ceftazidime est un agent bactéricide qui inhibe la synthèse de la paroi cellulaire bactérienne après fixation aux protéines de liaison à la pénicilline (PLP). La biosynthèse de la paroi cellulaire (peptidoglycane) se trouve par le fait même interrompue, ce qui entraîne la lyse et la mort de la cellule bactérienne.
10.2 Pharmacodynamie
Des études in vitro ont montré que l’effet bactéricide de la ceftazidime, antibiotique semisynthétique du groupe des céphalosporines, s’explique par l’inhibition de la synthèse de la paroi bactérienne. La ceftazidime a une forte affinité pour la PLP3 (protéine de liaison à la pénicilline-3) et une affinité modérée pour la PLP1a de certains micro-organismes à Gram négatif, comme Escherichia coli et Pseudomonas æruginosa. Son affinité pour la PLP1b est beaucoup plus faible que celle qu’elle manifeste pour la PLP3 ou la PLP1a. La PLP3 joue un rôle dans la formation du septum (cloisonnement). La fixation à cette protéine entraîne la formation de filaments et, par voie de conséquence, la mort de la bactérie. Quant aux protéines PLP1a et PLP1b, elles participent à l’allongement de la paroi longitudinale (élongation), phénomène qui précède celui du cloisonnement. La fixation à ces protéines entraîne la formation de sphéroplastes, qui se lysent rapidement.
La ceftazidime a une forte affinité pour les PLP1 et PLP2 de Staphylococcus aureus. Cependant, son affinité pour la PLP3 de ce micro-organisme est beaucoup plus faible.
10.3 Pharmacocinétique
Absorption
Pharmacologie humaine
Administrée par voie orale, la ceftazidime est faiblement absorbée (p. ex. moins de 1 % d’une dose de 250 mg est récupéré en moyenne dans l’urine)
- Administration intraveineuse
Injections en bolus
Des injections uniques de ceftazidime en bolus (sur une période d’une minute) ont été administrées à 22 volontaires sains de sexe masculin, selon trois concentrations : 250 mg (6 sujets, âge moyen de 34 ans), 500 mg (8 sujets, âge moyen de 33 ans) et 1000 mg (8 sujets, âge moyen de 35 ans). La variation de la concentration sérique en fonction du temps suit une courbe biexponentielle (voir figure 1).
FIGURE 1 : Variation de la concentration sérique de ceftazidime après administration i.v. sur une période d’une minute
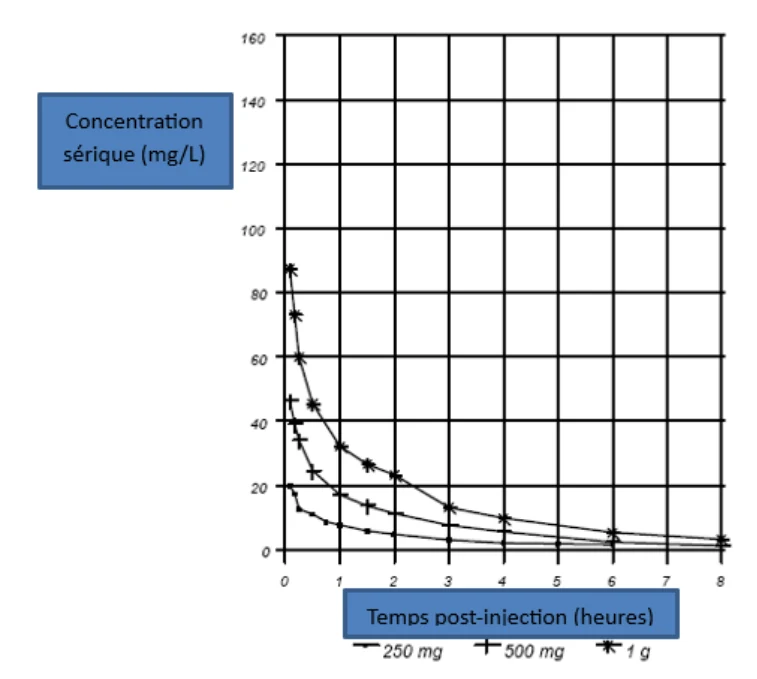
La récupération urinaire moyenne du médicament non métabolisé pendant 24 heures a varié de 77,4 % à 85,5 % (tableau 6), plus de 50 % étant excrétés au cours des deux à quatre premières heures. La figure 2 permet de suivre la variation des concentrations urinaires de ceftazidime en fonction des intervalles de collectes post-injection. Les paramètres pharmacocinétiques qui peuvent en être déduits (sur la base d’un modèle bicompartimental) sont présentés au tableau 6.
FIGURE 2 : Concentrations urinaires de ceftazidime après une seule injection i.v. en bolus 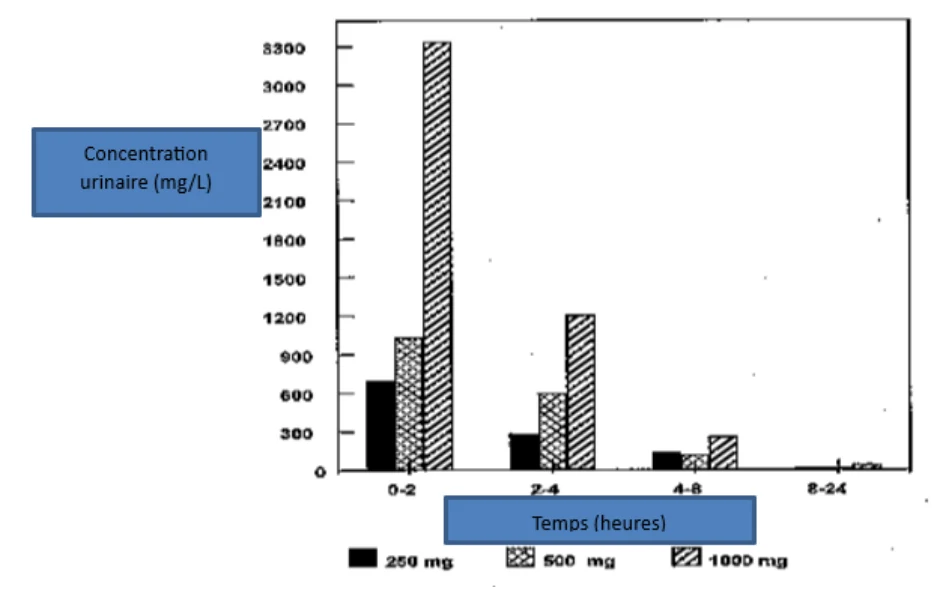
L’administration répétée de ceftazidime (2 g, 3 fois par jour, pendant 10 jours) n’a entraîné aucune accumulation du médicament. Les taux sériques minimaux n’ont pas augmenté après la deuxième prise, et la récupération urinaire pendant les huit premières heures a atteint en moyenne 81,2 % après la première prise et 76,3 % après la vingt-huitième prise. Les paramètres pharmacocinétiques sont demeurés inchangés (voir tableau 6).
TABLEAU 6 : Paramètres pharmacocinétiques moyens de la ceftazidime après injection i.v. en bolus
| Dose et voie d’administration | Concen-tration. sérique de pointe (mg/L) | Volume de distribution apparent (L) | ASC Concentration sérique / temps (mg/L/h) | Demi-vie sérique (h) | Dose récupérée dans l’urine 24 h (%) | Clairance rénale (mL/min) | Clairance plasmatique (mL/min) |
| 250 mg i.v. en bolus | 28,7 | 18,9 | 30,2 | 1,8 | 77,4 | 109 | 139 |
| 500 mg i.v. en bolus | 57,6 | 16,9 | 71,9 | 1,9 | 85,5 | 100 | 116 |
| 1 g i.v. en bolus | 119,1 | 17,1 | 135,8 | 1,8 | 85,1 | 109 | 128 |
| 2 g i.v. 1re prise | 182,8 | 19,7 | 279,4 | 1,9 | 81,2* | 102 | |
| 2 g i.v. 28e prise | 156,7 | 18,0 | 274,7 | 1,7 | 76,3* | 95 |
*Prélèvement de 8 heures seulement
Perfusion intraveineuse
Des doses uniques de 500 mg (6 sujets, âge moyen de 35 ans), de 1000 mg (7 sujets, âge moyen de 33 ans) ou de 2000 mg (7 sujets, âge moyen de 30 ans) de ceftazidime ont été perfusées par voie i.v. durant 20 à 30 minutes à des volontaires sains de sexe masculin. La variation de la concentration sérique en fonction du temps (figure 3) suit une courbe biexponentielle.
FIGURE 3 : Variation de la concentration sérique de ceftazidime administrée par perfusion i.v. durant 20 à 30 minutes
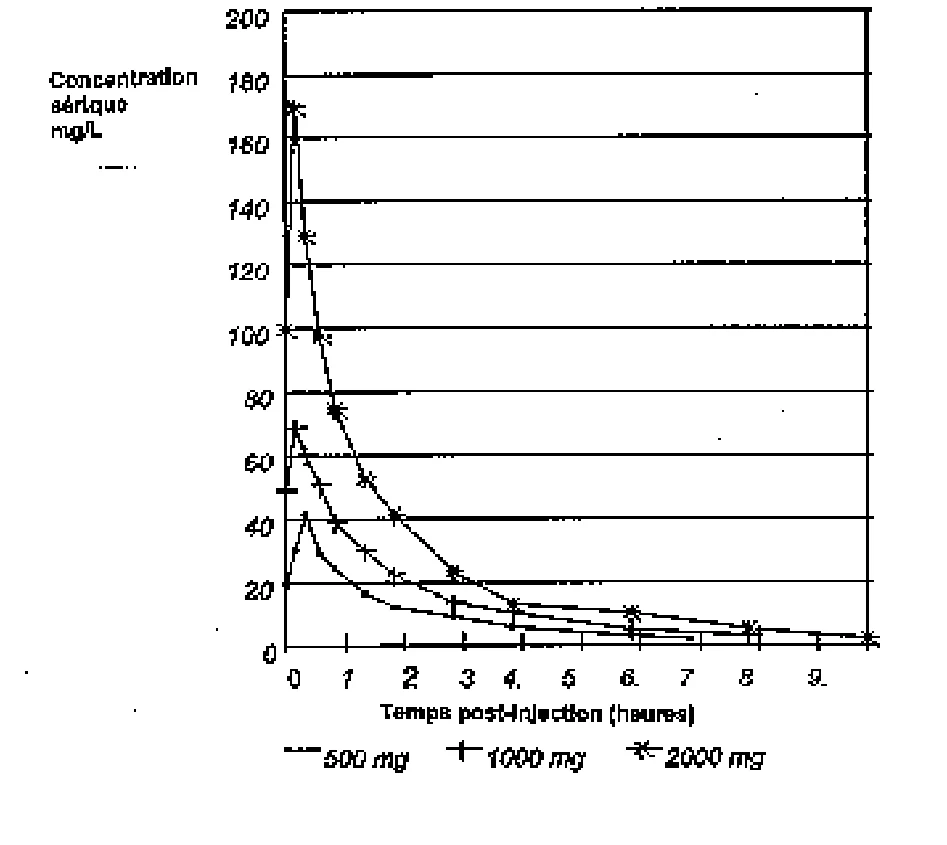
La récupération urinaire moyenne du médicament non métabolisé pendant 24 heures a varié de 83,7 % à 87,1 % (tableau 7), plus de 50 % étant excrétés au cours des deux à quatre premières heures. La figure 4 permet de suivre la variation des concentrations urinaires de ceftazidime en fonction des intervalles de collectes post-injection. Les paramètres pharmacocinétiques qui peuvent en être déduits (sur la base d’un modèle bicompartimental) sont présentés au tableau 7.
FIGURE 4 : Concentrations urinaires de ceftazidime après une seule perfusion i.v. de 20 à 30 minutes
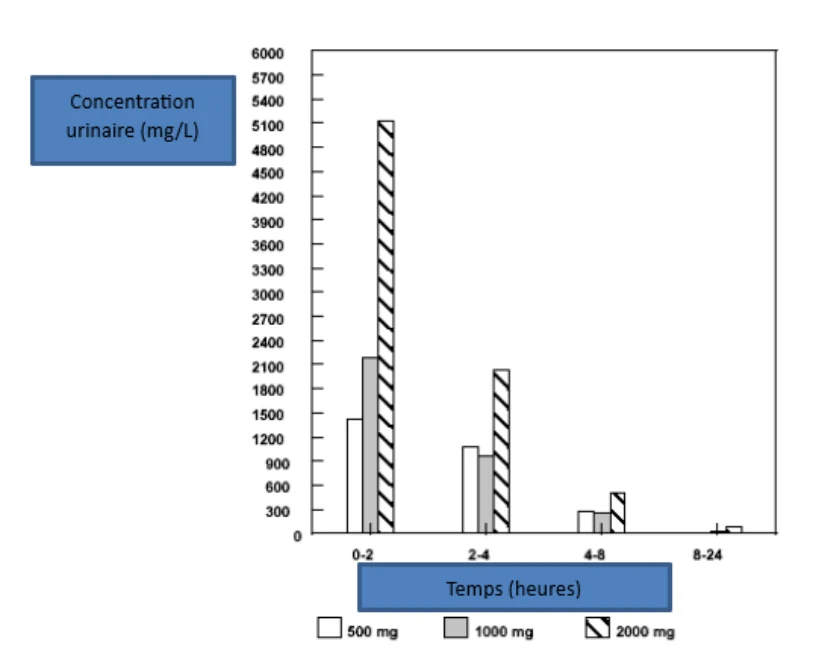
TABLEAU 7 : Paramètres pharmacocinétiques moyens de la ceftazidime après perfusion i.v.
Dose et voie d’admini-stration | Concen-tration. sérique de pointe (mg/L) | Volume de distribution apparent (L) | ASC Concentration sérique / temps (mg/L/h) | Demi-vie sérique (h) | Dose récupérée dans l’urine 24 h (%) | Clairance rénale (mL/min) | Clairance plasmatique (mL/min) |
| 500 mg perfusion i.v. | 41,5 | 16,3 | 82 | 1,9 | 86,8 | 89 | 102 |
1 g perfusion i.v. | 72,1 | 19,9 | 143,2 | 1,9 | 83,7 | 98 | 117 |
2 g perfusion i.v. | 170 | 19,9 | 266 | 1,9 | 87,1 | 110 | 126 |
- Injection intramusculaire
La figure 5 illustre la variation de la concentration sérique en fonction du temps, après injection i.m. de 500 mg (8 sujets, âge moyen de 32 ans) ou de 1000 mg (8 sujets, âge moyen de 34 ans) de ceftazidime.
FIGURE 5 : Variation de la concentration sérique de ceftazidime après injection intramusculaire
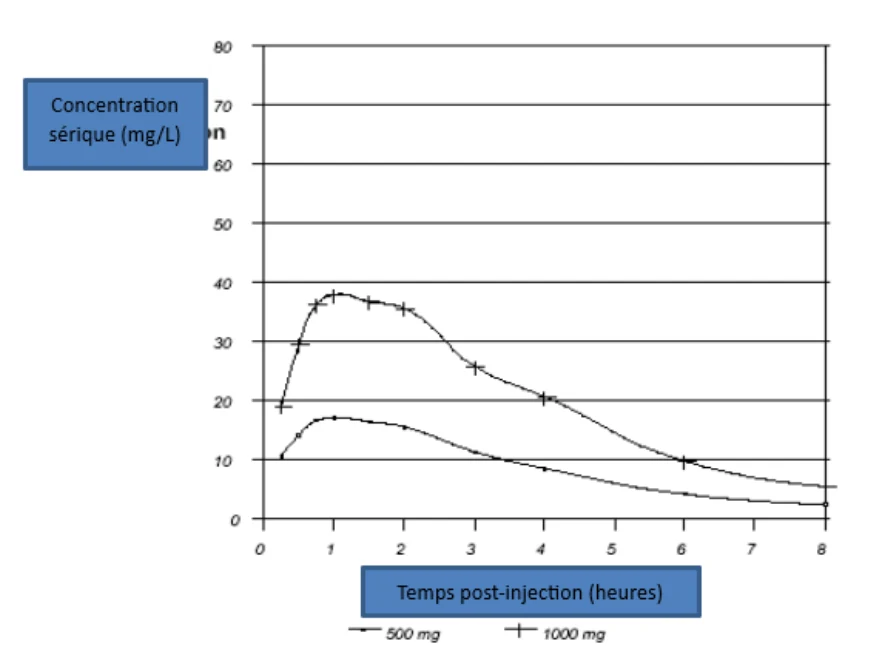
La récupération urinaire moyenne du médicament non métabolisé pendant 24 heures a varié de 78,9 % à 84,6 % (tableau 8). La figure 6 permet de suivre la variation des concentrations urinaires de ceftazidime en fonction des intervalles de collectes post-injection. Les paramètres pharmacocinétiques qui peuvent en être déduits (sur la base d’un modèle monocompartimental) sont présentés au tableau 8.
FIGURE 6 : Concentrations urinaires de ceftazidime après une seule injection i.m.
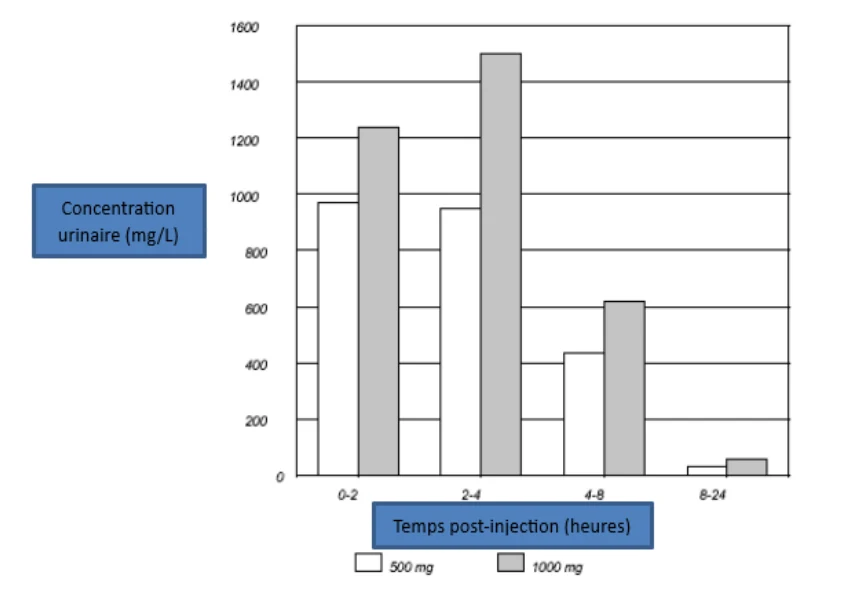
TABLEAU 8 : Paramètres pharmacocinétiques moyens de la ceftazidime après administration i.m.
| Dose et voie d’admini-stration | Concen-tration. sérique de pointe (mg/L) | Volume de distribution apparent (L) | ASC Concentration sérique / temps (mg/L/h) | Demi-vie sérique (h) | Dose récupérée dans l’urine 24 h (%) | Clairance rénale (mL/min) | Clairance plasmatique (mL/min) |
| 500 mg injection i.m. | 17,4 | 21,2 | 79 | 2,2 | 84,6 | 90 | 106 |
1 g injection i.m. | 38,8 | 16,7 | 174,7 | 2 | 78,9 | 76 | 97 |
| 1 g injection i.m. - 1re dose | 38,5 | 16,7 | 174 | 2 | - | - | 97 |
| 1 g injection i.m. - 2e dose | 44 | 17,1 | 186 | 2,2 | - | - | 97 |
L’injection i.m. répétée de ceftazidime (1 g, 3 fois par jour, pendant 10 jours) n’a entraîné aucune accumulation du médicament. Les paramètres pharmacocinétiques sont demeurés inchangés (tableau 9).
Les paramètres pharmacocinétiques après injection de 1 g de ceftazidime dans une solution de lidocaïne à 1 % (6 volontaires sains de sexe masculin, âge moyen de 37 ans) n’ont pas été significativement différents de ceux qui ont été obtenus à la suite d’une injection sans lidocaïne.
Quand la ceftazidime (750 mg, i.m.) a été administrée à deux sujets en position couchée, la concentration sérique de pointe moyenne a été plus basse (20,8 mg/L) et la demi-vie sérique plus longue (2,6 heures) que lorsque le médicament a été administré à deux volontaires en position debout (36,4 mg/L et 1,8 heure, respectivement). L’activité physique des sujets n’a pas eu d’effet significatif sur l’aire sous la courbe.
Distribution
- Liaisonaux protéines
Des études in vitro ont montré que, chez l’homme, une proportion de 5 à 23 % de la ceftazidime se fixe aux protéines sériques, indépendamment de la concentration du médicament.
- Concentrations dans les tissus et les liquides de l’organisme
Le tableau 9 présente les concentrations thérapeutiques de la ceftazidime dans les tissus et les liquides de l’organisme autres que le sérum.
TABLEAU 9 : Concentrations de ceftazidime dans les tissus et les liquides de l’organisme
| TISSU OU LIQUIDE | DOSE ET VOIE D’ADMINISTRATION | NOMBRE DE PATIENTS | MOMENT DU PRÉLÈVEMENT APRÈS LA PRISE | CONCENTRATION MOYENNE TISSU (mcg/g) LIQUIDE (mcg/mL) |
| Humeur aqueuse | 2 g i.v. | 21 | 1 à 3 h | 11 ± 4 |
| Bile | 2 g i.v. | 3 | 90 min | 36.4 |
| Sérosité | 1 g i.v. | 7 | 2 à 3 h | 19,7 ± 2,3 |
| Os | 2 g i.v. | 5 | 40 min | 31,1 ± 1,7 |
| Liquide cérébrospinal (méninges enflammées) | 2 g i.v. toutes les 8 h 2 g i.v. toutes les 8 h | 5 6 | 120 min 180 min | 9,8 ± 11,4 9,4 ± 4,0 |
| Endomètre | 2 g i.v. | 6 | 1 à 2 h | 18,7 ± 4,7 |
| Matière grasse | 2 g i.v. | 39 | 30 à 280 min | 9,2 |
| Myocarde | 2 g i.v. | 35 | 30 à 280 min | 12,7 |
| Lymphe | 1 g i.v. | 7 | 2 à 3 h | 23,4 ± 1,2 |
| Myomètre | 2 g i.v. | 9 | 1 à 2 h | 18,9 ± 4,9 |
| Liquide péritonéal | 2 g i.v. | 8 | 2 h | 48,6 |
| Liquide pleural | 2 g i.v. | 5 | 4 h | 28 ± 2 |
Trompes de Fallope | 2 g i.v. | 6 | 1 à 2 h | 18,8 ± 5,4 |
| Muscle strié | 2 g i.v. | 35 | 30 à 280 min | 9,4 |
| Peau | 2 g i.v. | 22 | 30 à 180 min | 6,6 |
| Expectorations* | 35 mg/kg i.v. | 6 | ** | 2,7 |
| Tissu sous-cutané | 2 g i.v. | 2 | 1 à 2 h | 6,9 ± 6,3 |
| Liquide synovial | 2 g i.v. | 13 | 2 h | 25,6 ± 1,8 |
* Patients souffrant de fibrose kystique
** Expectorations recueillies sur une période de 8 heures
La concentration de ceftazidime qui se trouve dans le lait maternel après administration i.v. de doses de 2 g, toutes les 8 heures, pendant 5 jours, a été déterminée par dosage biologique chez 11 femmes qui venaient d'accoucher. La concentration moyenne de ceftazidime a été de 3,8 ± 2,0 mcg/mL (moyenne ± écart-type) (avant la prise suivante), de 5,2 ± 3,0 mcg/mL (1 heure après la prise) et de 4,5 ± 1,7 mcg/mL (3 heures après la prise). L’excrétion de la ceftazidime dans le lait maternel est demeurée constante des jours 2 à 4 du traitement.
Métabolisme
La ceftazidime n’est pas métabolisée. Aucun métabolite n’a été décelé dans le sérum par HPLC ou dans l’urine par chromatographie ou bioautographie.
Élimination
Chez les sujets dont la fonction rénale est normale, la clairance hépatique (c’est-à-dire l’excrétion biliaire) représente moins de 1 % de la clairance totale de la ceftazidime.
La clairance rénale moyenne de la ceftazidime a été de 97,6 mL/min (variation de 76 à 110 mL/min). La clairance plasmatique, évaluée à 116,4 mL/min (variation de 97 à 139 mL/min), révèle une élimination presque complète de la ceftazidime par voie rénale. L’administration de probénécide avant la prise de l’antibiotique n’a eu aucun effet sur la cinétique d’élimination de la ceftazidime. Ces résultats semblent indiquer que la ceftazidime est éliminée par filtration glomérulaire et non par sécrétion tubulaire.
Populations et états pathologiques particuliers
- Enfants
Nouveau-nés et nourrissons
Deux études, menées chez des nouveau-nés âgés de 0 à 29 jours, ont montré que la demi-vie sérique de la ceftazidime chez les nouveau-nés de cet âge pouvait être 3 à 4 fois plus longue que chez un adulte.
Dans la première étude, 56 nouveau-nés âgés de moins de 29 jours ont reçu de la ceftazidime à raison de 25 mg/kg toutes les 12 heures. La demi-vie sérique moyenne du médicament a été de 7,57 heures.
Dans la deuxième étude, 29 nouveau-nés âgés de moins de 12 jours ont reçu 30 à 50 mg/kg de ceftazidime toutes les 12 heures. De façon générale, la demi-vie d'élimination a été de 4,28 heures. L'administration de 30 mg/kg de ceftazidime deux fois par jour a permis d'établir des concentrations sériques de ceftazidime stables dans l'intervalle entre deux doses successives et constitue une posologie adéquate pour les nouveau-nés.
Dans une autre étude, 53 nouveau-nés et nourrissons (âgés de 1 jour à 12 mois) ont reçu une seule injection i.v. en bolus de ceftazidime, à la dose moyenne de 31 mg/kg (25,0 à 35,7 mg/kg), en plus de leur traitement antimicrobien. Les concentrations sériques mesurées figurent au tableau 10. La demi-vie sérique moyenne chez les bébés âgés de deux mois ou moins a été plus longue (4,2 ± 1,6 heures). Chez ceux qui étaient âgés de plus de deux mois, elle a été de 2 ± 0,6 heures.
TABLEAU 10
Dans une autre étude, des enfants (âgés de 3,5 ans en moyenne) souffrant d’infections à bactéries Gram négatif ont reçu une seule perfusion i.v. soit de 15 mg/kg (8 enfants) soit de 50 mg/kg (5 enfants) de ceftazidime, administrée en 15 minutes. Les taux sériques ont été évalués par dosage biologique. Les paramètres pharmacocinétiques sont présentés au tableau 11.
TABLEAU 11 : Paramètres pharmacocinétiques chez les enfants
| Groupe de patients | n | Âge moyen (mois) | Dose (mg/kg ) | Concentration de pointe (mg/L) | t1/2β (h) | Vd (L/kg) | C1 (mL/min/kg) |
| A | 8 | 22,5 | 15 | 37,8 | 1,65 | 0,73 | 5,03 |
| B | 5 | 57,4 | 50 | 186,4 | 1,72 | 0,52 | 3,75 |
| Concentrations sériques (mcg/mL) à différentes heures après la dose (moyenne ± écart-type) | |||||
| Âge | 3 | 5 | 6 | 7 | 9 |
| < 2 mois (n=30) | 54,1 ± 28,7 | - | 31,2 ± 17,9 | - | 18,6 ± 12,1 |
2 à 12 mois (n=23) | 26,5 ± 10,7 | 12,3 ± 7,6 | - | 6,4 ± 6 | 3,3 ±4,2 |
- Personnes âgées
Une injection i.v. en bolus de ceftazidime (2 g, 2 fois par jour) a été administrée à 13 personnes âgées (âge moyen de 77 ans; écart de 63 à 83 ans) et à six volontaires plus jeunes (de 24 à 32 ans). La demi-vie sérique moyenne a été de 2,9 heures chez les patients âgés et de 1,75 heure chez les volontaires plus jeunes. Les personnes âgées ont poursuivi le traitement, et aucune accumulation du médicament n’a été observée au jour 7.
- Sexe
Le volume de distribution périphérique est moins important chez la femme (moyenne de 3,5 ± 0,5 L) que chez l’homme (6,7 ± 0,6 L), après une injection i.v. en bolus de 1 g de médicament.
À la suite d’une injection i.m. (1 g), la concentration de pointe a été atteinte plus rapidement chez l’homme (dans le vaste externe du membre inférieur : 1 ± 0,1 heure; dans le grand fessier : 1,1 ± 0,1 heure) que chez la femme (1,3 ± 0,03 heure et 1,5 ± 0,2 heure, respectivement). La concentration sérique de pointe a été plus élevée chez la femme (dans le vaste externe du membre inférieur : 37,2 ± 0,2 mg/L; dans le grand fessier : 34,0 ± 2,3 mg/L) que chez l’homme (29,4 ± 1,6 mg/L et 27,6 ± 2,3 mg/L, respectivement).
- Grossesse et allaitement
Neuf femmes enceintes (âge moyen de 25,6 ans; âge gestationnel moyen de 20,2 semaines) chez qui on devait procéder à un avortement en raison d’un diagnostic de la maladie de Cooley chez le fœtus ont reçu au moins trois injections i.m. de ceftazidime (1 g, 3 fois par jour).
Un taux de 1 à 5,5 mcg/mL a été noté dans le liquide amniotique, de deux à six heures après l’injection. Chez la femme enceinte, la concentration sérique de ceftazidime a été approximativement deux fois plus faible que chez la femme non enceinte.
- Insuffisance rénale
Le lien entre la demi-vie d’élimination sérique et la vitesse de filtration glomérulaire (VFG) est curviligne. La demi-vie augmente brusquement quand la filtration glomérulaire est inférieure à 50 mL/min/1,73 m2 (voir figure 7).
FIGURE 7 : Variation de la demi-vie d’élimination sérique en fonction de la vitesse de filtration glomérulaire 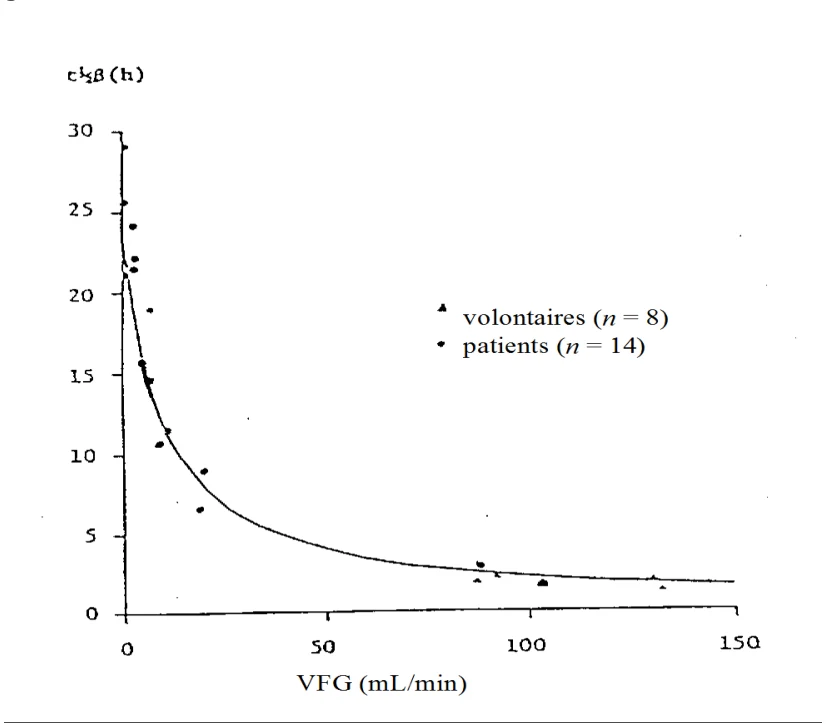
Le tableau 12 permet de comparer les paramètres pharmacocinétiques obtenus après l’administration intraveineuse de 1 g de ceftazidime en bolus chez 14 patients (âge moyen de 49 ans) présentant une atteinte rénale sévère et à huit volontaires sains (âge moyen de 35 ans).
TABLEAU 12 : Paramètres pharmacocinétiques moyens après administration i.v. de 1 g de ceftazidime
| Groupe | C0 (mg/L) | ASCT (mg/h/L) | β (h-1) | t1/2β (h) | Vdβ (L) | RU (%) | VFG (mL/min) |
Volontaires (8) | 108 | 152 | 0,378 | 1,9 | 17,8 | 88 | 115 |
Patients (8) | 70 | 1360 | 0,061 | 16,7 | 19,2 | 24 | 12 |
Patients sous dialyse (6) | 82 | 292 | 0,176 | 4,6 | 22,2 | 0 | - |
Co = Concentration hypothétique à t = 0
ASCT = Aire sous la courbe décrivant la variation de la concentration sérique en fonction du temps, jusqu’à l’infini
β = Constante de vitesse d’élimination sérique
t1/2β = Demi-vie d’élimination sérique
Vdβ = Volume de distribution après la phase de distribution dans l’organisme RU = Récupération urinaire en 24 heures
La concentration urinaire maximale moyenne a passé de 0,2 g/L, chez les patients dont la vitesse de filtration glomérulaire était < 5 mL/min, à 0,8 g/L chez ceux dont la VFG était de 88 mL/min.
Dans une autre étude, six volontaires sains et quatre patients sous hémodialyse et atteints d’une insuffisance rénale terminale ont reçu une seule injection i.v. de 1 g de ceftazidime. Le volume de distribution apparent a été semblable chez les deux groupes. La demi-vie terminale chez les sujets sains a varié de 1,3 à 1,7 heure, alors que, chez les patients atteints d’insuffisance rénale terminale, elle a été de 25,5 à 35,4 heures. La clairance en cours de dialyse a varié de 27 à 50 mL/min, alors que la clairance corporelle totale chez les sujets sains allait de 98 à 184 mL/min. Dans une autre étude, cinq volontaires sains et 19 patients urémiques ont reçu une seule injection en bolus de ceftazidime (15 mg/kg, i.v.) (voir tableau 13). Parmi ces derniers, quatre ont reçu une dose additionnelle durant l’hémodialyse.
TABLEAU 13 : Paramètres pharmacocinétiques de la ceftazidime chez des volontaires sains et des sujets présentant une atteinte rénale
Groupe (n) | Clcr (mL/min) | t1/2β(h) (moyenne ± É- T) | Vd (L) | |
| I - Volontaires en bonne santé | (5) | > 80 | 1,5 ± 0,2 | 17,8 ± 1,2 |
| II - Patients urémiques | (5) | 30 à 80 | 3,6 ± 0,7 | 17,5 ± 3,1 |
| III - Patients urémiques | (6) | 13 à 29 | 9,0 ± 1 | 16,1 ± 3,4 |
| IV - Patients urémiques | (4) | 2 à 12 | 16,1 ± 4 | 19,1 ± 8,4 |
V - Patients sous hémodialyse
| (4) | -- | 2,8 ± 0,2 25,5 ± 4,6 | -- |
Clcr = clairance de la créatinine Vd = volume de distribution
La pharmacocinétique de la ceftazidime a été étudiée, durant une dialyse péritonéale, chez 12 patients atteints d’insuffisance rénale terminale. Les taux sériques moyens, après administration i.v. de ceftazidime (1 g) chez cinq patients, 0,25, 2 et 12 heures après le début de la dialyse péritonéale, ont été respectivement de 50,6 ± 11,2, 35,6 ± 3,7 et 22,7 ± 7,9 mg/L. La demi-vie d’élimination sérique moyenne durant et après la dialyse péritonéale a été de 8,7 ± 3,1 heures et de 26,9 ± 11 heures respectivement.
Chez quatre patients, la ceftazidime (1 g) a été administrée au moyen d’un cathéter intrapéritonéal. Les taux sériques moyens à 0,25, 2 et 8 heures ont été respectivement de 14,2 ± 3,1, 40 ± 3,1 et 32,5 ± 6,4 mg/L.
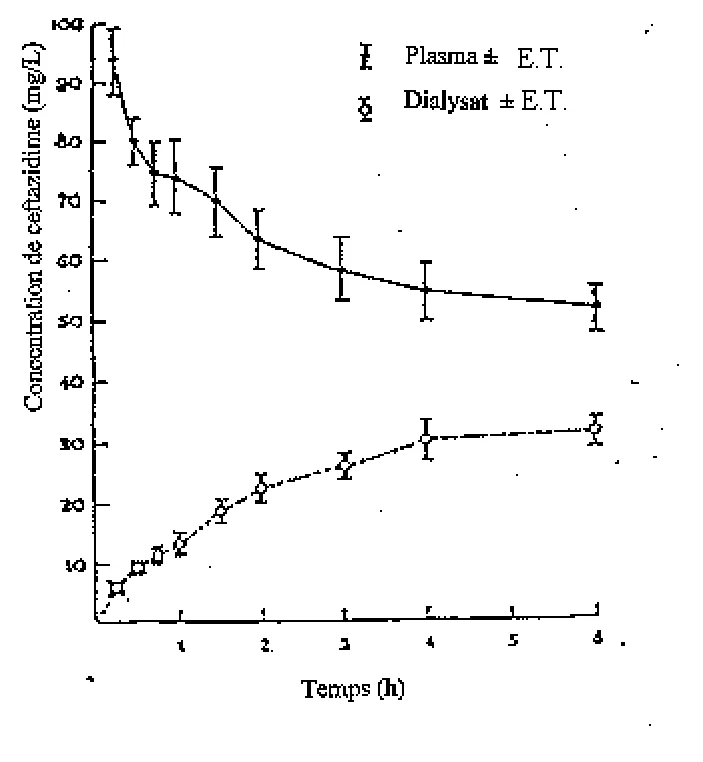
Cinq hommes et une femme soumis à une dialyse péritonéale continue ambulatoire (DPCA) ont reçu 1 g de ceftazidime. Deux litres de liquide à dialyse ont été utilisés, toutes les six heures. Les concentrations moyennes de ceftazidime dans le plasma et le dialysat sont présentées sous forme de graphique à la figure 8. Une proportion d'environ 10 % de la dose de ceftazidime est éliminée lorsque la durée du séjour du liquide de dialyse dans la cavité péritonéale est de quatre à six heures. Les résultats indiquent que la demi-vie de la ceftazidime est réduite à environ 12 heures.
FIGURE 8 : Concentrations moyennes de ceftazidime dans le plasma et le dialysat chez des patients soumis à une DPCA
- Fibrose kystique
La pharmacocinétique de la ceftazidime administrée par perfusion i.v. (50 mg/kg en 20 minutes) a été étudiée chez 10 patients (4 femmes, 6 hommes; âgés de 20,8 ± 4,8 ans) souffrant de fibrose kystique et chez 10 volontaires sains (3 femmes, 7 hommes; âgés de 21,6 ± 1,9 ans). La demi-vie d’élimination sérique a été de 1,76 ± 0,21 heure chez les témoins et de 1,50 ± 0,19 heure chez les patients atteints de fibrose kystique. La clairance corporelle totale a été de 41,9 % plus élevée chez les patients atteints de fibrose kystique (142,4 ± 16,9 mL/min/1,73 m2), comparativement à celle observée chez les témoins (100,5 ± 10,3 mL/min/1,73 m2). Bien que la fraction de la dose récupérée dans les urines n’ait pas été différente dans les deux groupes, la clairance rénale, chez les sujets atteints de fibrose kystique, a été supérieure de 40,9% (130,1 ± 11,4 par rapport à 92,7 ± 11,6 mL/min/1,73 m2 respectivement). La raison de la modification de la clairance rénale de la ceftazidime chez les sujets atteints de fibrose kystique demeure inconnue.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Poudre sèche
On doit conserver CEFTAZIDIME POUR INJECTION BP sous forme de poudre pour solution entre 15 et 30 °C et à l’abri de la lumière.
Solutions
Fioles de 1 g et de 2 g : Il faut utiliser la solution reconstituée et la solution diluée à nouveau dans les 12 heures, si on les conserve à température ambiante (15 à 25 °C), ou dans les 48 heures, si on les conserve dans le réfrigérateur (2 à 8 °C). Réservé à usage unique. Jeter toute portion non utilisée.
Flacon de 3 g et de 6 g : On doit conserver CEFTAZIDIME POUR INJECTION BP sous forme de poudre pour solution entre 15 et 30 °C et à l’abri de la lumière.
La solution reconstituée avec de l’eau stérile pour injection doit être diluée et utilisée dans les 8 heures à température ambiante (15 à 25 ºC). Après 8 heures, jeter toute portion non utilisée de la solution reconstituée. On devrait administrer les solutions à nouveau diluées dans les 12 heures, si elles sont conservées à température ambiante (15 à 25 °C), et dans les 48 heures, si elles sont réfrigérées (2 à 8 °C). Réservé à usage unique. Jeter toute portion non utilisée.
Incompatibilité
Il ne faut pas ajouter CEFTAZIDIME POUR INJECTION BP à un produit sanguin, à un hydrolysat de protéines ou à des acides aminés. Il ne faut pas mélanger CEFTAZIDIME POUR INJECTION BP à une solution d’aminoside. Étant donné que CEFTAZIDIME POUR INJECTION BP est moins stable dans une solution injectable de bicarbonate de sodium que dans tout autre liquide injectable i.v., l’utilisation de bicarbonate de sodium comme diluant n’est pas recommandée. Un précipité a été observé lorsque la vancomycine était ajoutée à CEFTAZIDIME POUR INJECTION BP en solution. Il est donc recommandé de rincer à fond le nécessaire à perfusion dans l’intervalle de temps qui sépare l’administration de ces deux agents.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Ces renseignements ne sont pas disponibles pour ce produit pharmaceutique.
PARTIE II: INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination
commune : Ceftazidime pentahydratée
Nom chimique : Pyridine, 1-[7-[[2-amino-4-thiazolyl) [1-carboxy-1-méthyléthoxy)imino]
acétyl]amino]-2-carboxy-8-oxo-5-thia-1-azabicyclo[4.2.0]oct-2-en-3-yl] méthyl]-hydroxyde, sel interne, pentahydraté, [6R- [6α, 7β(Z)]] Formule moléculaire
And Masse moléculaire : C22H22N6O7S2 · 5H2O and 636,6 (sous forme pentahydratée)
Formule de structure:
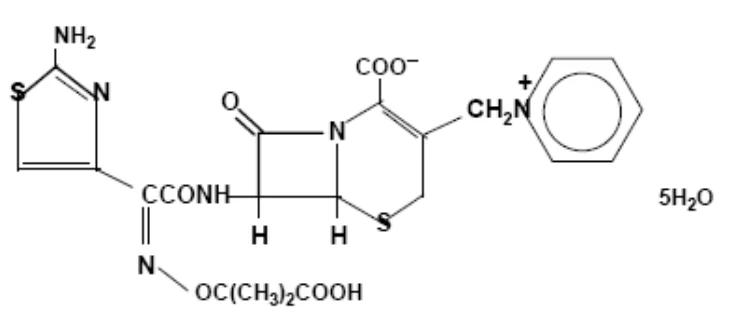
Propriétés physicochimiques: La ceftazidime pentahydratée est une poudre de couleur blanche à crème. Elle est soluble dans une solution acide ou alcaline et dans le diméthylsulfoxyde; légèrement soluble dans l’eau, le méthanol et le diméthylformamide; insoluble dans l’éthanol à 95 %, l’acétate d’éthyle, l’acétone, le dioxan 1, -4, l’éther diéthylique, la toluène, l’essence minérale et le chloroforme.
La couleur des solutions à base de CEFTAZIDIME POUR INJECTION BP varie de jaune pâle à ambre, selon la nature et le volume du solvant utilisé. Le pH d’une solution nouvellement reconstituée se situe habituellement de 5,0 à 7,5.
14 ESSAIS CLINIQUES
Ces renseignements ne sont pas disponibles pour ce produit pharmaceutique.
15 MICROBIOLOGIE
Spectre d’activité
La ceftazidime démontre une activité contre la plupart des isolats des bactéries suivantes in vitro et dans les cas d’infection clinique (voir 1 INDICATIONS).
Tableau 14
Micro-organismes Nbre de
souches
% cumulatif de souches inhibées aux concentrations indiquées (g/mL)
0,06 0,13 0,25 0,5 1,0 2,0 4,0 8,0 16,0 31,0 62,0
AÉROBIES GRAM NÉGATIF
Acinetobacter species 32 -- -- -- -- 3 7 34 78 100 Bordetella pertussis 9 -- -- 78 100 Branhamella catarrhalis 7 43 100 Citrobacter freundii 21 10 29 62 76 90 -- 95 -- 100 Citrobacter species 18 39 78 94 100 Enterobacter aerogenes 7 14 -- 43 71 86 -- 100 Enterobacter cloacae 62 10 22 70 81 86 87 92 -- 94 95 98
Escherichia coli 125 43 74 92 96 -- 97 98 100 Haemophilus ducreyi 42 67 100 Haemophilus influenzae 51 39 82 90 98 -- -- 100 Klebsiella pneumoniae 103 17 -- 27 79 94 99 -- -- 100 Klebsiella species 18 28 44 72 83 94 100 Legionella pneumophila* 4 -- -- -- 100 Morganella morganii 34 71 85 94 -- -- -- 97 -- 100 Neisseria gonorrhoea 19 84 -- 89 -- -- -- 95 100 Neisseria meningitidis 80 2 100 Proteus mirabilis 106 99 100 Proteus rettgeri 8 61 74 87 -- -- 100 Proteus vulgaris 38 87 -- 97 -- 100 Micro-organismes Nbre de
souches
% cumulatif de souches inhibées aux concentrations indiquées (g/mL)
0,06 0,13 0,25 0,5 1,0 2,0 4,0 8,0 16,0 31,0 62,0
Providencia species 46 30 70 78 89 98 100 Pseudomonas aeruginosa 127 2 -- 5 18 52 85 97 100 Pseudomonas species 94 2 4 6 13 52 88 99 100 Salmonella species 25 -- 8 96 -- 100 Serratia marcescens 31 34 66 97 100 Serratia species 69 51 71 87 100 Shigella species 10 10 50 70 -- -- 90 100
AÉROBIES GRAM POSITIF
Listeria monocytogenes 10 -- -- -- -- -- -- -- -- -- -- --
Micrococcus species 13 -- -- -- -- 8 23 31 46 100
Staphylococcus
epidermidis
9 -- -- -- -- -- 22 78 100
Staphylococcus species
(methicillin-sensitive)
36
--
--
--
--
3
--
64
100
Staphylococcus species
(methicillin-resistant)
24
--
--
--
--
--
--
4
--
8
64
100
Streptococcus agalactiae
Gr.B.
5 -- 100
Streptococcus faecalis 29 -- -- -- -- -- -- -- -- 62 69 76
Streptococcus pneumoniae 6 17 83 100 Streptococcus pyogenes 8 75 100
ANAÉROBIES GRAM NÉGATIF
Bacteroides fragilis 62 -- -- -- -- -- -- -- -- -- 21 55
Bacteroides
thetaiotamicron
8 -- -- -- -- -- -- -- -- -- -- --
Fusobacterium species 15 -- 21 -- -- -- -- 36 -- 50 79 86
Veillonella species 22 -- 9 -- -- 14 -- 36 41 64 86 91
ANAÉROBIES GRAM POSITIF
Actinomyces 10 -- -- -- -- 10 30 40 60 -- 80 100
Bifidobacterium species 7 -- -- -- -- 14 29 43 -- 71 86 --
| Micro-organismes | Nbre de souches | % cumulatif de souches inhibées aux concentrations indiquées (g/mL) | ||||||||||
| 0,06 | 0,13 | 0,25 | 0,5 | 1,0 | 2,0 | 4,0 | 8,0 | 16,0 | 31,0 | 62,0 | ||
| Clostridium difficile | 10 | -- | -- | -- | -- | -- | -- | -- | -- | -- | 10 | 20 |
| Clostridium perfringens | 29 | -- | 4 | -- | -- | 7 | -- | 18 | 57 | 86 | 96 | 100 |
| Peptococcus species | 46 | -- | 7 | -- | 26 | 37 | 43 | 63 | 74 | 89 | 98 | 100 |
| Peptostreptococcus species | 21 | -- | 33 | -- | 48 | 52 | 76 | -- | 86 | -- | 95 | 100 |
| Propionibacterium acnes | 91 | -- | -- | -- | -- | -- | 13 | 46 | 76 | 98 | 100 | |
| *Legionnaires' Disease has been observed to progress in patients treated with antimicrobial agents possessing demonstrated in vitro activity against Legionnaires' Disease bacterium. | ||||||||||||
Les données suivantes sont issues d’études in vitro. Leur portée clinique n’a toutefois pas été établie. Pour au moins 90 % des bactéries énumérées ci-dessous, la concentration minimale inhibitrice (CMI) in vitro est inférieure ou égale à la concentration critique définissant la sensibilité à la ceftazidime. Toutefois, aucun essai adéquat et bien contrôlé n’a démontré l’efficacité de la ceftazidime dans le traitement des infections cliniques causées par ces bactéries.
In vitro, la ceftazidime n’est pas active contre les staphylocoques méthicillinorésistants, les espèces d’Enterococcus, Listeria monocytogenes, les espèces de Campylobacter, Clostridium difficile ni contre les espèces de Bacteroides, de Chlamydia, de Mycoplasma et de Legionella.
Données sur l’inoculation
Les CMI de la ceftazidime ne varient pas significativement lorsque l’importance de l’inoculat de bactéries aérobies est entre 102 et 105 UFC/mL (unité formant colonie), mais une étude montre que les CMI augmentent de 8 à 128 fois lorsque l’importance de l’inoculat passe de 105 à 107 UFC/mL avec certaines Enterobacteriaceæ : 10 isolats des espèces Citrobacter, 10 des espèces Enterobacter et 20 des espèces Proteus qui donnent de l’indole. Se reporter au Tableau 15 pour connaître les CMI et CMB obtenues.
Tableau 15 CMI et CMB de la ceftazidime contre 110 isolats de 11 genres de bactéries
| Micro-organismes (Nbre évalué) | CMI (mcg/mL) | CMB (mcg/mL) | Taux moyen | ||
| Moyenne | 90 % | Moyenne | 90 % | CMB/CMI | |
| Citrobacter spp. (10) | 0,35 | 1,0 | 0,33 | 1,0 | 0,94 |
| E. coli (10) | 0,16 | 0,12 | 0,18 | 0,25 | 0,13 |
| Enterobacter spp. (10) | 0,60 | 8,0 | 0,65 | 8,0 | 1,08 |
| Micro-organismes (Nbre évalué) | CMI (mcg/mL) | CMB (mcg/mL) | Taux moyen | ||
| Moyenne | 90 % | Moyenne | 90 % | CMB/CMI | |
| K. pneumoniae (10) | 0,18 | 0,12 | 0,19 | 0,12 | 1,06 |
Proteus Providencia-* Morganella spp. (20) | 0,15 | 0,06 | 0,20 | 0,12 | 1,33 |
| Pr. mirabilis (10) | 0,05 | 0,06 | 0,05 | 0,06 | 1,00 |
| Ser. marcescens (10) | 0,25 | 0,25 | 0,30 | 0,5 | 1,20 |
| Ps. aeruginosa (10) | 2,40 | 4,0 | 2,80 | 4,0 | 1,17 |
| Staph. aureus (10) | 9,60 | 16 | 12,80 | 16 | 1,33 |
| Str. faecalis (10) | 230 | >256 | >230 | >256 | 1,00 |
| *Y compris Pr. vulgaris (6), Prov. rettgeri (7) et Morg. morganii (7). | |||||
Le Tableau 16 indique, en fonction de diverses bêta-lactamases, les taux d’hydrolyse de la ceftazidime et de deux autres céphalosporines par rapport à un taux d’hydrolyse de 100 pour la céfaloridine.
Tableau 16
| Nom | Source | CFZ | CFX | CAZ |
| TEM-1 | E. coli | 18 | <1 | 0 |
| TEM-2 | E. coli | 19 | 0 | 0 |
| SHV-1 | K. pneumoniae | <1 | 0 | 0 |
| OXA-1 | E. coli | 13 | 22 | 7 |
| OXA-2 | E. coli | 150 | 0 | 0 |
| OXA-3 | E. coli | 800 | 0 | 0 |
| K1 | K. pneumoniae | 161 | 7 | 3 |
| P99 | E. cloacae | 128 | 3 | >1 |
| 2046E | C. intermedius b | 36 | 15 | >1 |
| STH4 | B. fragilis | 61 | 0 | 1 |
| PSE-1 | P. aeruginosa | 14 | 27 | 0 |
| PSE-2 | P. aeruginosa | 30 | 16 | 30 |
| PSE-3 | P. aeruginosa | 41 | <1 | 8 |
| PSE-4 | P. aeruginosa | 10 | 1 | 2 |
| Nom | Source | CFZ | CFX | CAZ |
| S and A | P. aeruginosa | 112 | 15 | <1 |
| PC-1 | S. aureus | 115 | 0 | 30 |
| Abréviations : CFZ, céfazoline; CFX, céfoxitine; CAZ, ceftazidime. | ||||
Mécanisme de résistance
La résistance à la ceftazidime est principalement attribuable à l’hydrolyse par les bêta-lactamases, à la modification des protéines de liaison à la pénicilline (PLP), à l’imperméabilité de la membrane externe et à la présence de pompes à efflux bactériennes.
Méthodes utilisées pour la réalisation d’un antibiogramme
La sensibilité à la ceftazidime présente une variabilité géographique et temporelle (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Il convient de consulter les données locales sur la sensibilité éventuellement disponibles.
Technique de dilution
On a recours à des méthodes quantitatives pour déterminer les concentrations minimales inhibitrices (CMI) des antimicrobiens. Les CMI permettent d’estimer la sensibilité des bactéries aux antimicrobiens. La détermination des CMI doit se fonder sur une méthode d’antibiogramme standardisée (faisant appel à un bouillon de culture et/ou à un milieu gélosé). La lecture des résultats obtenus au moyen de disques de diffusion est faite en fonction des critères d’interprétation figurant dans la publication M100-S24 du Clinical and Laboratory Standards Institute (CLSI), présentés dans le tableau 15.
Technique de diffusion
Les méthodes quantitatives où l’on mesure le diamètre des zones d’inhibition peuvent aussi fournir des estimations reproductibles de la sensibilité des bactéries aux antimicrobiens. Le diamètre de la zone d’inhibition permet d’estimer la sensibilité des bactéries aux antimicrobiens. La détermination du diamètre de la zone d’inhibition doit se fonder sur une méthode d’antibiogramme standardisée. Pour tester la sensibilité des bactéries à la ceftazidime, on doit ainsi utiliser des disques de papier imprégnés de 30 mcg de ceftazidime. Le tableau 17 présente les critères d’interprétation des résultats obtenus avec les disques de diffusion.
TABLEAU 17 : Concentrations critiques définissant la sensibilité à la ceftazidime en fonction des CMI et du diamètre des zones d’inhibition
| Micro-organisme | Critères d’interprétation du diamètre des zones d’inhibition* (mm) (disque imprégné de 30 mcg d’antibiotique) | Critères d’interprétation des CMI* (mcg/mL) | ||||
| Sensible | Intermédiaire | Résistant | Sensible | Intermédiaire | Résistant | |
| Enterobacteriaceæ | ≥ 21 | 18 à 20 | ≤ 17 | ≤ 4 | 8 | ≥ 16 |
| Hemophilus | ≥ 26 | - | - | ≤ 2 | - | - |
| Micro-organisme | Critères d’interprétation du diamètre des zones d’inhibition* (mm) (disque imprégné de 30 mcg d’antibiotique) | Critères d’interprétation des CMI* (mcg/mL) | ||||
| Sensible | Intermédiaire | Résistant | Sensible | Intermédiaire | Résistant | |
| influenzæ | ||||||
| Pseudomonas æruginosa | ≥ 18 | 15 à 17 | ≤ 14 | ≤ 8 | 16 | ≥ 32 |
Espèces de Staphylococcus | La sensibilité peut être déduite à partir des résultats obtenus pour la céfoxitine ou l’oxacilline. | |||||
| Streptococcus pneumoniæ | Les bactéries S. pneumoniæ pénicillinosensibles peuvent être réputées sensibles à la ceftazidime. | |||||
| Streptococcus pyogenes | Les bactéries S. pyogenes pénicillinosensibles peuvent être réputées sensibles à la ceftazidime. | |||||
*Fondés sur les critères d’interprétation figurant dans la publication M100-S24 du CLSI.
Un résultat se situant dans la catégorie « sensible » indique que l’antimicrobien est susceptible d’inhiber la croissance de l’agent pathogène si la concentration nécessaire à cet effet est atteinte au siège de l’infection. Un résultat se situant dans la catégorie « intermédiaire » doit être jugé équivoque; si la bactérie n’est pas totalement sensible à d’autres médicaments pouvant être administrés dans un cadre clinique, on doit reprendre l’antibiogramme. Cette catégorie implique la possibilité d’un usage clinique dans les régions du corps où il y a concentration physiologique de médicament ou dans les cas où une forte dose peut être administrée. Elle offre aussi une zone tampon où des facteurs techniques incontrôlés d’ordre mineur ne peuvent causer des écarts d’interprétation importants. Un résultat se situant dans la catégorie « résistant » indique que l’antimicrobien n’est pas susceptible d’inhiber la croissance de l’agent pathogène si la concentration habituellement atteignable est obtenue au siège de l’infection; on doit alors opter pour un autre traitement.
Contrôle de la qualité
La préparation standard de ceftazidime en poudre devrait procurer une CMI se situant dans la plage des valeurs figurant dans le tableau 17. Le contrôle de la qualité et son évaluation doivent se fonder sur les plages de valeurs figurant dans la publication M100-S24 du CLSI, reproduites dans le tableau 18.
TABLEAU 18 : Plages de valeurs pour le contrôle de la qualité des antibiogrammes servant à déterminer la sensibilité à la ceftazidime en fonction des CMI et du diamètre des zones d’inhibition
| Souche de référence pour le contrôle de la qualité | Plage de valeurs pour le diamètre des zones d’inhibition* (mm) (disque imprégné de 30 mcg d’antibiotique) | Plage de valeurs pour les CMI* (mcg/mL) |
| Escherichia coli ATCC 25922 | 25 à 32 | 0,06 à 0,5 |
| Pseudomonas æruginosa ATCC 27853 | 22 à 29 | 1 à 4 |
| Staphylococcus aureus ATCC 29213 | - | 4 à 16 |
| Souche de référence pour le contrôle de la qualité | Plage de valeurs pour le diamètre des zones d’inhibition* (mm) (disque imprégné de 30 mcg d’antibiotique) | Plage de valeurs pour les CMI* (mcg/mL) |
| Staphylococcus aureus ATCC 25923 | 16 à 20 | - |
| Hæmophilus influenzæ ATCC 49247 | 27 à 35 | 0,12 à 1 |
*Plages de valeurs pour le diamètre des zones d’inhibition et pour les CMI, spécifiées aux fins de contrôle de la qualité dans la publication M100-S24 du CLSI.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
TABLEAU 19
| ANIMAL | ÂGE | SEXE | VOIE | DOSES (g/kg) | NOMBRE ANIMAUX / DOSE | DURÉE D’OBSERVATION | DL50 (g/kg) |
| souris | 3 jours | M F | i.p. i.p. | 2,1; 3; 4,2; 5,9; 8,2 2,1; 3; 4,2; 5,9; 8,2; 11,5 | 8 8 | 18 jours 18 jours | 4,6 ± 0,6 6,1 ± 0,9 |
14 jours | M F | i.p. i.p. | 3,6; 4,3; 5,2; 6,2; 7,4; 8,9 3,6; 4,3; 5,2; 6,2; 7,4; 8,9 | 8 8 | 14 jours 14 jours | 4,9 ± 0,3 4,8 ± 0,2 | |
21 jours | M F | i.p. i.p. | 4,7; 5,7; 6,8; 8,2; 9,8; 11,8 4,7; 5,7; 6,8; 8,2; 9,8; 11,8 | 8 8 | 14 jours 14 jours | 9 ± 0,8 8,4 ± 0,6 | |
| adulte | M F | i.v. i.v. | 5; 6,25; 7,5; 8,8; 10 5; 5,6; 6,25; 6,9; 7,5; 8,8 | 5 5 | 14 jours 14 jours | 7,0± 1,1 6,3 ± 0,6 | |
| rat | 3 jours | M F | i.p. s.c. i.p. s.c. | 3,9; 4,6; 5,6; 6,7; 8; 9,6 4,8; 5,8; 6,9 3,9; 4,6; 5,6; 6,7 4,8; 5,8; 6,9; 8,3 | 8 8 8 8 | 14 jours 14 jours 14 jours 14 jours | 5,7 ± 0,4 6 5,7 ± 0,4 6 |
14 jours | M F | i.p. s.c. i.p. s.c. | 4,2; 5; 6,0; 7,3; 8,7; 10,5 4,7; 5,6; 6,7; 7,8; 8,1; 9,7 11,6 3,5; 4,2; 5; 6; 7,3; 8,7 4,7; 5,6; 6,7; 8,1, 9,7; 11,6 | 8 8 8 8 | 14 jours 14 jours 14 jours 14 jours | 5,9 ± 0,6 6,6 ± 0,4 5,8 ± 0,4 7,2 ± 0,4 | |
21 jours | M F | i.p. s.c. i.p. s.c. | 5,6; 6,7; 8,1; 9,7 8,1; 9,7; 11,7; 14; 16,8 5,6; 6,7; 8,1; 9,7 8,1; 9,7; 11,7; 14; 13,8 | 8 8 8 8 | 14 jours 14 jours 14 jours 14 jours | 7,5 ± 0,4 11,9 ± 0,8 7 12,2 ±0,7 |
Chez la souris, tous les décès sont survenus dans les 24 heures qui ont suivi l’injection i.v. ou dans les six heures qui ont suivi l’injection intrapéritonéale. Les signes de toxicité observés sont : peau de couleur violacée, immobilité, bradypnée, en alternance avec des sauts et des convulsions. Les survivants n’ont présenté ni signe anormal ni symptôme, 24 heures après l’administration de la dose testée. L’examen post-mortem a révélé une méningorragie, particulièrement au niveau du cervelet, ainsi que de la congestion pulmonaire.
Chez le rat, les décès sont survenus dans les 24 heures qui ont suivi l’administration sous-cutanée et dans les six heures qui ont suivi l’administration intrapéritonéale. Une coloration violacée et une perte d’élasticité de la peau, de la bradypnée, une opacité de la cornée, une horripilation et une immobilité suivie de sauts et de convulsions ont été observées. Tous les survivants ont semblé normaux, 48 heures après l’administration du produit. L’examen postmortem a révélé une méningorragie, une congestion pulmonaire, des kystes et des taches spléniques, et, chez les rats qui ont reçu une injection i.p., une distension du cæcum due à une accumulation importante de matière.
Des groupes de six rats de chaque sexe ont reçu une seule injection i.v. ou s.c. de ceftazidime (5 g/kg). Une femelle est morte immédiatement après l’injection i.v.; les autres ont survécu et leur état de santé était bon. Tous les animaux ont été sacrifiés, sept jours après l’injection. L’examen post-mortem a révélé de légères modifications au niveau des reins : pâleur et légère dilatation de certains tubules rénaux renfermant des débris cellulaires.
Des chiens beagles (2/sexe) âgés de six mois ont survécu à l’injection i.v. d’une seule dose de ceftazidime (5 g/kg); leur état de santé était bon, à l’exception de vomissements occasionnels et de tachycardie transitoire. Les animaux ont été sacrifiés sept jours après l’injection du médicament à des fins d’examens histologiques poussés; l’examen histopathologique n’a rien révélé.
Toxicité subaiguë et chronique
TABLEAUE 20
| ANIMAL | ÂGES* | VOIE | DOSES (g/kg/jour) | NOMBRE ANIMAUX / DOSE** | DURÉE | |
| TRAITEMENT | RÉCUPÉRATION | |||||
| rat | 8 à 13 sem. | i.v. | 0,0; 0,1; 0,3; 0,9; 2,7; 8,1 | 12 | 30 jours | 14 jours |
| rat | 8 à 13 sem. | s.c. | 0,0; 0,1; 0,3; 0,9; 2,7; 8,1 | 12 | 30 jours | 14 jours |
| rat | non disponible | i.m. | 0,0; 0,1; 0,3; 0,9 | 20 | 12 semaines | -- |
| rat | 6 à 7 sem. | s.c. | 0,0; 0,1; 0,3; 0,9; 2,7 | 20 | 28 semaines | 59 jours |
| rat | 5 à 6 sem. | s.c. | 0,0; 0,1; 0,5; 2,5 | 20 | 27 semaines | 21 jours |
| chien | 5 à 18 mois | i.m. | 0,00; 0,06; 0,18; 0,54 | 2 ou 4 | 30 à 32 jours | 22 à 23 jours |
| chien | 5 à 18 mois | i.v. | 0,00; 0,06; 0,18; 0,54 | 4 ou 8 | 30 à 32 jours | 22 à 23 jours |
| chien | 5 à 18 mois | s.c. | 0,00; 0,06; 0,18; 0,54 | 2 ou 4 | 30 à 32 jours | 22 à 23 jours |
| chien | 3 sem. | i.v. | 0,0; 0,1; 0,3; 1,0 | 14 | 35 jours | 35 jours |
| chien | 8 à 10 mois | i.m. | 0,000; 0,125; 0,250; 0,500 | 6 | 13 semaines | -- |
| ANIMAL | ÂGES* | VOIE | DOSES (g/kg/jour) | NOMBRE ANIMAUX / DOSE** | DURÉE | |
| TRAITEMENT | RÉCUPÉRATION | |||||
| chien | 16 à 27 sem. | i.v. | 0,000; 0,085; 0,255; 0,595; 0,85 | 8 | 28 semaines | 3 semaines |
* Âge au début du traitement
** Chaque groupe qui recevait une dose donnée était composé d’un nombre égal de mâles et de femelles.
- Rats
Rat : étude d’une durée de 30 jours; injection intraveineuse ou sous-cutanée
Tous les rats qui ont reçu 8,1 g/kg par voie i.v. et deux des 12 rats qui ont reçu 2,7 g/kg sont morts de choc avec convulsions en moins de 10 minutes; l’autopsie a révélé une dilatation des tubules rénaux contournés proximaux et distaux.
La dose de 8,1 g/kg administrée par voie sous-cutanée a été bien tolérée par les femelles durant toute la période de traitement, soit 30 jours; par contre, les mâles ont dû être sacrifiés après la troisième dose; de 50 à 85 % de leurs tubules contournés proximaux présentaient de la nécrose d’homogénéisation, mais aucun autre organe n’était touché.
Chez les survivants, la toxicité était semblable et indépendante de la voie d’administration. Les changements morphologiques et biochimiques suivants ont été observés chez les survivants durant ou immédiatement après la période de traitement : diminution de l’activité des transaminases sériques, des phosphatases alcalines, des taux de protéines (dose de 8,1 g/kg/jour), du calcium, des triglycérides; augmentation des concentrations sériques de sodium, de potassium, de phosphate inorganique, de protéines (dose < 8,1 g/kg/jour) et du cholestérol; augmentation du poids du foie, des reins, de la rate, des ovaires et des surrénales; involution du thymus, polynucléose neutrophile, lymphocytose et anémie normochrome et normocytaire; et augmentation du volume urinaire, de l’émission urinaire de cellules épithéliales, de protéines et d’électrolytes. Toutes ces anomalies ont diminué au cours de la période de récupération.
L’examen post-mortem des animaux morts du traitement ou des survivants sacrifiés qui avaient reçu 8,1 g/kg/jour a révélé la présence d’œdème pulmonaire, d’hémorragies sous-pleurales, de modifications lipidiques dans les hépatocytes, de même que de dilatation et de rétention liquidienne dans les tubules rénaux.
Rat : étude d’une durée de 12 semaines; injection intramusculaire
Tous les animaux ont survécu au traitement, et aucune anomalie physique ou comportementale n’a été observée. Aucun problème n’a été noté aux points d’injection.
Les changements suivants dans les paramètres de laboratoire, qui étaient statistiquement significatifs, mais qui, néanmoins, demeuraient dans les limites de la normale, se sont produits dans le groupe qui a reçu 0,9 g/kg/jour : augmentation chez les femelles du nombre d’hématies, diminution chez les mâles; diminution de l’activité des phosphatases alcalines et de l’ALT; diminution de l’hématocrite et du taux d’hémoglobine; augmentation des taux de créatinine sérique, de bilirubine, de potassium, d’azote uréique du sang et de l’activité de l’AST; et changements non reproductibles dans le nombre de lymphocytes et de neutrophiles.
Les anomalies suivantes dans les constantes biologiques ont été observées chez les groupes qui avaient reçu 0,3 ou 0,9 g/kg/jour : augmentation du cholestérol sérique; changements non reproductibles de la concentration des protéines sériques; augmentation du volume et du pH urinaires, et diminution de la densité urinaire.
Rat : étude d’une durée de 28 semaines; injection sous-cutanée
Un des mâles qui avaient reçu 2,7 g/kg/jour a été sacrifié au jour 95 afin de vérifier la présence de réactions hépatotoxiques. L’examen post-mortem a révélé une splénomégalie et une fibroplasie hépatique. Une des femelles qui avaient reçu 0,9 g/kg/jour est morte au jour 183; elle présentait une congestion des poumons, du thymus, du foie et des reins. Tous les autres rats ont survécu au traitement. Les effets indésirables observés chez les animaux ayant reçu 2,7 g/kg/jour ont été : irritation locale, selles molles, léthargie, diminution du gain pondéral et détérioration de l’état général (c.-à-d. poils rugueux et collants, queue souillée, épaississement irrégulier de la peau et plus grande agressivité).
Voici les anomalies des constantes biologiques chez les animaux ayant reçu 0,9 ou 2,7 g/kg/jour : diminution de l’hémoglobine sérique, de l’hématocrite et du nombre d’érythrocytes; augmentation du nombre de neutrophiles, de lymphocytes et de plaquettes; augmentation du temps de prothrombine; diminution de la concentration de l’albumine sérique, des triglycérides, de l’activité des enzymes ALT, AST et phosphatase alcaline; augmentation du cholestérol sérique et de la bilirubine; hématurie, bactériurie et augmentation du volume urinaire et de l’émission de protéines. L’examen post-mortem a révélé une augmentation du poids du foie, des reins, de la rate et des surrénales (chez les femelles), de la fibrose autour des veines centrales des lobules hépatiques, des hémorragies et une fibroplasie aux points d’injection et un œdème des glandes salivaires. Les anomalies qui n’ont pas régressé au cours de la période de récupération sont : augmentation du poids du foie, de la rate, des surrénales (chez les femelles) et des reins (chez les mâles).
Rat : étude d’une durée de 27 semaines; injection sous-cutanée
En raison d’un trouble dans le système de régulation de la température, les rats ont été exposés à des températures atteignant 29 °C, températures supérieures aux conditions normales (de 18 à 22 °C).
La toxicité de la ceftazidime chez les animaux soumis à ce stress de température a été plus marquée chez les femelles que chez les mâles. Toutes celles qui avaient reçu 2,5 g/kg/jour sont mortes ou ont dû être sacrifiées après huit à 12 semaines de traitement; elles avaient des zones étendues de nécrose centrilobulaire hépatique et, chez certaines, une fibrose sous-endocardique du ventricule gauche. Même si les mâles ayant reçu la même dose ont survécu, ils présentaient eux aussi des changements hépatiques, y compris de la fibrose. Les animaux des deux sexes qui ont reçu la forte dose ont tous présenté une dilatation des tubules rénaux, avec cylindres et débris.
Les changements des constantes biologiques ont été les suivants chez les animaux des deux sexes : diminution de l’activité enzymatique dans le plasma et hypercholestérolémie avec la dose de 0,1 g/kg/jour ou plus; augmentation des protéines urinaires avec la dose de 0,5 g/kg/jour ou plus; augmentation de l’azote uréique du sang, hyperkaliémie, hypoglycémie, anémie hypochrome et macrocytaire, leucocytose, thrombocytose et diurèse accrue avec la dose de 2,5 g/kg/jour.
- Chiens :
Chien : étude d’une durée de 30 à 32 jours; injections intraveineuse et sous-cutanée ou intramusculaire
Tous les beagles ont survécu au traitement; leur état général était bon, à l’exception d’une peau érythémateuse chez six chiens, y compris un dans le groupe témoin. Les injections i.m. et s.c. ont causé une irritation et une douleur passagères liées à la dose, dont l’intensité allait de bénigne à sévère. Les injections i.v. n’ont causé aucun effet local apparent, mais elles ont été associées à des vomissements dont la fréquence était liée à la dose.
Les anomalies observées ont consisté en une augmentation de la capacité de fixation du fer total chez les mâles ayant reçu 0,18 g/kg/jour, des augmentations dans le poids relatif du foie, une hypoglycémie (chez les femelles) et une hypertriglycéridémie chez ceux qui avaient reçu 0,54 g/kg/jour. L’examen pathologique post-mortem n’a révélé aucune autre anomalie.
Chiot : étude de 35 jours; injection intraveineuse
Tous les beagles ont survécu au traitement, et leur état de santé était bon. Les anomalies observées ont été : salivation, vomissements, selles molles chez les animaux qui avaient reçu 0,3 ou 1,0 g/kg/jour. Les symptômes ont diminué au cours de la période de récupération.
Les valeurs de l’activité de l’AST avaient tendance à diminuer chez les animaux ayant reçu 1,0 g/kg/jour, mais la diminution moyenne n’a pas été statistiquement significative. Aucune autre anomalie dans les constantes biologiques n’a été observée. L’examen post-mortem a également été négatif.
Chien : étude d’une durée de 13 semaines; injections intramusculaires
Tous les beagles ont survécu au traitement; leur état de santé était bon. Aucun problème n’a été observé au point d’injection. Aucun problème physique ou comportemental n’a été noté.
Les changements hématologiques suivants ont été observés dans les groupes qui ont reçu 0,25 ou 0,50 g/kg/jour : diminution de l’hémoglobine sérique, de l’hématocrite, du nombre de lymphocytes et de plaquettes, et un allongement du temps de prothrombine. Ces changements ont été statistiquement significatifs même si les valeurs sont demeurées dans les limites de la normale.
Des augmentations du taux de cholestérol total sérique et du taux d’azote uréique du sang ont également été observées. L’examen post-mortem a montré la présence de cylindres urinaires dans la lumière des tubules rénaux chez six mâles, y compris chez deux des trois mâles du groupe témoin.
Chien : étude d’une durée de 28 semaines; injections intraveineuses
Deux beagles ont été sacrifiés au cours de l’étude; l’un présentait une lésion cérébelleuse et l’autre une polyartérite. Tous les autres chiens ont survécu, et leur état de santé était satisfaisant. Les effets indésirables ont été : malaise durant l’injection, salivation et vomissements dont la fréquence était liée à la dose. Les anomalies suivantes dans les constantes biologiques n’ont généralement été observées que chez les animaux qui avaient reçu 0,595 ou 0,850 g/kg/jour : diminution du taux sérique de gamma-globulines et de l’activité ALT, augmentation du taux de cholestérol, d’albumine et des protéines totales. L’examen post-mortem a montré une hépatomégalie, une phlébite consécutive à l’injection, des inclusions protéiniques dans les cellules des tubes contournés proximaux et une infiltration de la prostate.
Génotoxicité
La mutagénicité de la ceftazidime a été évaluée in vivo et in vitro par une série d’épreuves standard.
Épreuves in vitro
Le pouvoir mutagène de la ceftazidime a été évalué par le test de Ames modifié, le test de fluctuation modifié (Harefield) et le test de conversion génique de la levure (Davis). Les résultats du test de Ames (six concentrations d’antibiotiques, avec ou sans microsomes) se sont révélés nettement positifs avec la souche TA 1537 de Salmonella typhimurium, à une concentration de 0,9 mcg de ceftazidime/boîte de Petri; mais ce résultat a été considéré comme le fruit du hasard. Le test de Ames modifié (incubation avec des microsomes hépatiques) a été négatif.
Dans le test de fluctuation modifié, avant activation, aucun effet mutagène n’a été observé à des concentrations de ceftazidime atteignant 430 mcg/mL.
De même, la ceftazidime n’a pas provoqué de conversion génique décelable dans les souches JD1 de Saccharomyces cerevisiæ, à des concentrations atteignant 860 mcg/mL.
Test de formation des micronoyaux in vivo
Dans le test de formation des micronoyaux, des injections i.p. uniques de 0,56; 1,67 ou 5,02 g/kg de ceftazidime n’ont causé chez la souris aucun effet clastogène.
Étude cytogénétique in vivo
Le test des micronoyaux a été utilisé pour comparer les propriétés clastogènes d’une solution fraîchement préparée de ceftazidime à celles d’une solution préparée depuis 24 heures et conservée à 25 °C. Des souris ont reçu une seule injection i.p. de 1,0 ou de 2,5 g/kg. Ni la solution de ceftazidime fraîchement préparée ni la solution préparée depuis 24 heures (qui contient de la pyridine, produit de dégradation qui se forme durant la conservation) n’ont induit une augmentation significative du nombre de bris chromosomiques décelables. Cependant, une diminution significative (p < 0,05) du rapport érythrocytes immatures/érythrocytes matures a été observée chez les souris qui avaient reçu 2,5 g/kg de ceftazidime (solution préparée depuis 24 heures).
Les effets de la conservation de la ceftazidime (soit sous forme de poudre lyophilisée, à 37 °C, durant quatre mois ou sous forme de solution à 25 % p/v, à 25 °C durant 72 heures) sur son pouvoir immunogène ou son pouvoir d’induire l’anaphylaxie chez un sujet immunisé ont été étudiés chez le lapin et le cobaye. L’immunogénicité n’a pas été modifiée, mais le pouvoir d’induire l’anaphylaxie a augmenté avec la conservation.
Les solutions de ceftazidime et ses produits de dégradation formés durant la conservation du produit, à l’état de poudre ou de solution, n’ont pas provoqué la libération de médiateurs de l’allergie à partir de basophiles du sang périphérique humain ou de fragments de parenchyme pulmonaire humain, in vitro.
Études de reproduction et du pouvoir tératogène
Pouvoir tératogène :
- Souris
Quatre groupes de souris gravides ont reçu des injections sous-cutanées de solution saline (28 souris) ou de ceftazidime (1,5 g/kg/jour chez 21 souris; 3,25 g/kg/jour chez 20 souris; 6,5 g/kg/jour chez 29 souris) du jour 6 au jour 15 inclusivement (période d’organogenèse). Huit souris du groupe témoin et huit du groupe qui avait reçu 6,5 g/kg/jour ont pu mettre bas et s’occuper de leurs petits jusqu’à leur sevrage. Les autres ont été sacrifiés au jour 18 de la gestation, et le contenu.
Les anomalies suivantes intéressant soit l’aspect extérieur ou les tissus mous ont été observées (chez un seul fœtus) : dans le groupe témoin, absence du testicule gauche (1 souris); dans le groupe ayant reçu 1,5 g/kg, légère dépression du palais (2 souris), absence du testicule droit (1 souris); fissure palatine (1 souris); dans le groupe ayant reçu 3,25 g/kg, léger gonflement à la racine de la queue (1 souris); dans le groupe ayant reçu 6,5 g/kg, cavité thoracique élargie (1 souris); fissure palatine (1 souris); vessie distendue à paroi mince (1 souris); légère dépression du palais (1 souris).
La forte fréquence des anomalies squelettiques dans tous les groupes (groupe témoin : 39,51 %; groupe ayant reçu 1,5 g/kg : 53,98 %; groupe ayant reçu 3,25 g/kg : 50,70 %; et groupe ayant reçu 6,5 g/kg : 63,55 %) s’explique par le grand nombre de fœtus présentant des côtes surnuméraires. La fréquence des anomalies des côtes a été significativement plus forte (p < 0,05) dans le groupe ayant reçu la forte dose (6,5 g/kg) que dans le groupe témoin.
La fréquence globale des anomalies squelettiques a été de 15 % dans le groupe témoin, de 20 % dans le groupe ayant reçu 3,25 g/kg et de 24 % dans le groupe ayant reçu 6,5 g/kg. Ces anomalies consistaient principalement en sternèbres fusionnées obliquement. Dans le groupe ayant reçu la forte dose (6,5 g/kg), un fœtus avait des côtes surnuméraires sur les vertèbres cervicales 6 et 7, et un fœtus avait un os hyoïde bifide.
Le nombre de souriceaux nés vivants par portée dans le groupe ayant reçu la forte dose (6,5 g/kg) a été significativement plus faible (10) que dans le groupe témoin (13) (p < 0,05). De même, le poids des portées des groupes traités a toujours été significativement plus faible que celui des animaux du groupe témoin durant toute la période de lactation (p < 0,05).
- Lapins
Des lapines néerlandaises ont reçu, chaque jour, du jour 6 au jour 18 de la gestation (période d’organogenèse), des injections i.m. de 0 mg/kg (18 lapines), 25 mg/kg (27), 50 mg/kg (18), 100 mg/kg (18) ou 200 mg/kg (9) de ceftazidime. Le jour 29, les lapines ont été sacrifiées, et le contenu de leur utérus examiné.
Vingt-neuf lapines qui avaient reçu de la ceftazidime ont été trouvées mortes (18) ou ont été tuées (11) parce que leur état de santé était mauvais (diarrhée, émaciation) ou qu’elles avaient avorté. Une lapine du groupe témoin a été trouvée morte au jour 10 de la gestation.
La fréquence des décès n’était pas liée à la dose (la plus forte fréquence a été signalée dans le groupe qui avait reçu 25 mg/kg/jour).
Une diminution du poids corporel a été signalée durant la première semaine de traitement, phénomène qui a continué durant toute la durée de l’étude chez les lapines qui avaient reçu une dose de ceftazidime supérieure à 25 mg/kg/jour.
Les résultats de l’examen du contenu utérin sont présentés dans le tableau 21.
TABLEAU 21
| Observation | RÉSULTATS MOYENS | ||||
| Témoin | 25 mg/kg ceftazidime | 50 mg/kg ceftazidime | 100 mg/kg ceftazidime | 200 mg/kg ceftazidime | |
| Nidations | 7 | 6 | 6 | 6 | 6 |
| Résorptions | 1 | 1 | 2 | 2 | 4 |
| Fœtus vivants | 6 | 5 | 4 | 4 | 3 |
Poids de la portée vivante (g) | 191 | 153 | 136 | 141 | 138 |
| Poids moyen des fœtus vivants dans une portée (g) | 31,4 | 30,2 | 28,6 | 26,9 | 24,5 |
| Observation | RÉSULTATS MOYENS | ||||
| Témoin | 25 mg/kg ceftazidime | 50 mg/kg ceftazidime | 100 mg/kg ceftazidime | 200 mg/kg ceftazidime | |
Poids moyen du placenta dans une portée (g) | 3,93 | 4,56 | 3,56 | 3,87 | 2,91 |
Deux fœtus ont été trouvés morts : un dans le groupe témoin (pattes avant fléchies) et un dans le groupe qui avait reçu 25 mg/kg/jour. Chez trois fœtus (du groupe ayant reçu 25 mg/kg/jour) d’une même portée, qui en comptait cinq, une ou plus d’une des anomalies externes suivantes ont été notées : anencéphalie, gastroschisis (laparoschisis), absence des premiers et troisièmes doigts des deux membres thoraciques, absence du quatrième doigt du membre pelvien droit, queue en tire-bouchon, craniorachischisis, absence de la mandibule, yeux ouverts, présence de bourgeons des membres thoraciques et pelviens, présence d’une ébauche caudale et bourgeon appendiculaire (présence de papilles caudale et anogénitale), organes thoraciques et abdominaux sortis.
Étude périnatale et postnatale
Des groupes de 20 rates AHA (âgées d’environ 10 semaines; poids corporel de 200 g) ont reçu des injections sous-cutanées quotidiennes de 0; 0,1; 0,5 ou 2,5 g/kg de ceftazidime, à compter du jour 17 de la gestation jusqu’au jour de la parturition et ensuite du jour 1 au jour 21 inclusivement après la mise bas.
Aucun effet indésirable important n’a été observé durant la gestation, sauf, chez les animaux du groupe ayant reçu la forte dose (2,5 g/kg), une élimination de quantités importantes de selles molles et humides. Durant les deuxième et troisième semaines de la période de lactation, les mères traitées par la ceftazidime ont pris plus de poids que les mères du groupe témoin, phénomène lié à la dose.
À la fin (jour 21 après la mise bas), les petits du groupe ayant reçu la forte dose (2,5 g/kg) avaient pris significativement moins de poids (47,95 g) que ceux du groupe témoin (52,23 g) (p < 0,05). Ce phénomène a été observé durant toute la période de lactation. Deux des mères du groupe ayant reçu la forte dose (2,5 g/kg) ont été sacrifiées en raison de la mort de leurs petits. Les deux mères présentaient des troubles gastro-intestinaux dus à une forte prolifération de Streptococcus gram-positifs. Une des mères du groupe ayant reçu 0,5 g/kg a été sacrifiée en raison de son mauvais état de santé (diarrhée causée par une typhlite bactérienne).
Fertilité et reproduction
Des groupes de 20 souris mâles et de 40 souris femelles ont reçu des injections sous-cutanées soit de solution saline, soit de ceftazidime (1,5; 3,25 ou 6,5 g/kg), chaque jour, durant la période de gamétogenèse et de l’accouplement, et, en plus dans le cas des femelles, durant toute la gestation. Les mâles ont été traités pendant 60 jours avant l’accouplement et les femelles pendant 14 jours. La moitié des souris gestantes ont été sacrifiées au jour 18 de leur gestation; les autres ont mis bas et ont élevé leurs petits durant 21 jours. Deux souriceaux de chaque portée ont été gardés en vie afin de déterminer les effets du médicament sur la fertilité de la génération F1.
Le traitement par la ceftazidime n’a eu aucun effet indésirable sur la fertilité des souris mâles ou femelles.
La forte fréquence des anomalies squelettiques dans tous les groupes (témoin : 45,48 %; 1,5 g/kg/jour : 55,04 %; 3,25 g/kg/jour : 64,40 %; et 6,5 g/kg/jour : 73,97 %) s’explique par le grand nombre de fœtus présentant des côtes surnuméraires.
La fréquence des anomalies des os a été significativement plus élevée dans le groupe recevant la forte dose (6,5 g/kg/jour) que dans le groupe témoin (p < 0,05). Tout au cours de la lactation, le poids moyen des petits (génération F1) des groupes ayant reçu la dose moyenne (3,25 g/kg/jour) et la dose élevée (6,5 g/kg/jour) a été plus faible que chez le groupe témoin, mais la différence n’était pas statistiquement significative.
Il n’y a eu aucune différence significative dans le taux de gestation parmi les différents groupes de la génération F1.
Durant la lactation, le poids moyen des petits (génération F2) dans le groupe ayant reçu la forte dose a été régulièrement moindre que celui des petits du groupe témoin, mais les différences n’étaient pas statistiquement significatives, et le phénomène a été expliqué par le plus faible poids des mères.
Toxicologie spéciale
Études de tolérance
Une solution aqueuse de ceftazidime à 25 % (p/v) a été utilisée pour vérifier le pouvoir irritant du produit administré par voie i.m., chez le lapin adulte (1,0 mL) et le lapereau (0,2 mL). Les lésions (hémorragies, inflammation et nécrose) ont régressé et ont presque complètement disparu 14 jours après l’injection.
L’injection intra-artérielle de 0,5 mL de ceftazidime à 25 % (p/v) dans l’oreille du lapin a causé des lésions locales minimes, semblables histologiquement et morphologiquement à celles que cause une injection intra-artérielle de 0,5 mL d’une solution saline normale.
Chez le lapin mâle, l’injection intra-cisternale de ceftazidime, d’ampicilline sodique ou de sulfate de gentamicine a causé des convulsions dont la gravité était liée à la dose. La dose minimale capable d’induire des convulsions a été de 5 mg/kg dans le cas de la ceftazidime, de 12 mg/kg dans celui de l’ampicilline sodique et de 4,5 mg/kg dans celui du sulfate de gentamicine.
Études immunologiques
Des injections i.m. de ceftazidime (25 mg/kg) en solution aqueuse ont été administrées à 10 lapins (5 mâles et 5 femelles), une fois par semaine, pendant six semaines. Sept jours après l’administration de la dernière dose, aucun anticorps sérique dirigé contre la ceftazidime n’a été détecté ni par dosage immuno-enzymatique (ELISA) ni par test d’anaphylaxie cutanée passive.
Quatre injections de ceftazidime (25 mg/kg) sous forme d’émulsion aqueuse d’adjuvant de Freund ont été administrées à six lapins (trois mâles et trois femelles), à raison d’une injection de départ suivie de trois injections de rappel aux jours 21, 56 et 95. Au jour 102, la recherche d’anti-ceftazidimes sériques par dosage immuno-enzymatique a été négative, mais chez l’un des six animaux (une femelle) le test d’anaphylaxie cutanée passive a été positif. Cet anticorps se fixait à la peau et était thermolabile.
Les antisérums dirigés contre la céfaloridine, la céphalexine, la céphalotine et le céfotaxime ont présenté une réactivité croisée avec un antisérum dirigé contre un complexe ceftazidime-cytochrome C, mais non avec un antisérum dirigé contre un conjugué de ceftazidime-gammaglobulines humaines.
Études de néphrotoxicité
TABLEAU 22
| ANIMAL | SEXE | VOIE | DOSE DE CEFTAZIDIME (g/kg/jour) | NOMBRE ANIM. /DOSE | MÉDICAMENT CONCOMITANT ET DOSE | MÉDICAMENT DE COMPARAISON ET DOSE | DURÉE | |
| TRAITEMENT | OBSERVATION | |||||||
| souris | F | s.c. | 0,4,6,8,10 | 10 | -- | céphaloridine 1,1 g/kg | 1 dose | 48 h |
| F | s.c. | 0,10 | 10 | furosémide 50 mg/kg | céphaloridine 1,1 g/kg | 1 dose | 48 h | |
| F | s.c. | 0,10 | 10 | probénécide 100 g/kg | céphaloridine 1,1 g/kg | 1 dose | 48 h | |
| F | s.c | 0,10 | 10 | -- | céphaloridine 1,1 g/kg | 1 dose | 1 à 7 jours | |
| rat | M | s.c. | 0,4 | 5 | -- | céphaloridine 2 g/kg | 1 dose | 1 à 7 jours |
| M | s.c. | 0,2,4,6,8,10 | 6 | -- | céphaloridine 2 g/kg | 1 dose | 48 h | |
| M | s.c. | 0,4 | 6 | -- | céfuroxime 4 g/kg | 1 dose | 48 h | |
| M | s.c. | 0,4 | 6 | gentamicine 35 mg/kg | -- | 1 dose | 48 h | |
| M | s.c | 0,4 | 6 | furosémide 100 mg/kg | céphaloridine 2 g/kg | 1 dose | 48 h | |
| M | s.c. | 0,4 | 6 | probénécide 100 mg/kg | céphaloridine 2 g/kg | 1 dose | 48 h | |
| M | s.c. | 0,4 | 10 | -- | -- | 10 jours | 10 jours | |
| M | s.c. | 0,4 | 6 | gentamicine 35 mg/kg | -- | 10 jours | 24 h | |
| M | s.c. | 0,4 | 6 | amikacine 250 mg/kg/jour | -- | 10 jours | 24 h | |
| M | s.c | 0,4 | 6 | tobramycine 60 | -- | 10 jours | 24 h | |
| ANIMAL | SEXE | VOIE | DOSE DE CEFTAZIDIME (g/kg/jour) | NOMBRE ANIM. /DOSE | MÉDICAMENT CONCOMITANT ET DOSE | MÉDICAMENT DE COMPARAISON ET DOSE | DURÉE | |
| TRAITEMENT | OBSERVATION | |||||||
| mg/kg/jour | ||||||||
| lapin | M | i.m. | 0,0; 0,5 | 6 | -- | céphaloridiine 0,14 g/kg | 1 dose | 48 h |
| F | s.c. | 0,0; 0,4; 0,8 | 4 | -- | céphaloridine 0,2 g/kg | 1 dose | 48 h | |
| F | s.c. | 0,0; 0,4; 0,8 | 4 | -- | céfazoline 0,4 g/kg | 1 dose | 48 h | |
| F | s.c. | 0,0; 0,4; 0,8 | 4 | -- | céfazoline 0,8 g/kg | 1 dose | 48 h | |
Chez la souris femelle, l’injection sous-cutanée d’une seule dose de ceftazidime (6 g/kg) n’a causé aucune réaction de néphrotoxicité. Des doses de 8 et de 10 g/kg ont causé une nécrose d’homogénéisation des tubules du cortex profond. La nécrose tubulaire associée à la céfaloridine (1,1 g/kg) a été plus sévère que celle associée à la ceftazidime (10 g/kg), et sa toxicité s’est manifestée surtout dans les tubules du cortex superficiel. L’administration concomitante de furosémide (50 mg/kg) a potentialisé la néphrotoxicité de la céfaloridine mais non celle de la ceftazidime. Un traitement préalable au probénécide (100 mg/kg) a permis de prévenir la néphrotoxicité de la céfaloridine, mais pas celle de la ceftazidime.
Chez le rat mâle, l’injection sous-cutanée d’une seule dose de ceftazidime (4 g/kg ou plus) a causé une nécrose tubulaire aiguë dans le cortex profond et une augmentation de l’azote uréique sérique. Cet effet n’a pas été potentialisé par l’administration concomitante de gentamicine (35 mg/kg) ou de furosémide (100 mg/kg), ni prévenu par un traitement préalable au probénécide (100 mg/kg).
Chez le rat et la souris (étude de doses uniques), la surveillance prolongée a permis de constater que la gravité de la nécrose tubulaire causée par une dose unique de ceftazidime était maximale, 48 heures après l’administration du médicament. Une amélioration significative a été enregistrée après trois jours et une régénération presque complète après sept jours.
Chez le rat mâle, l’injection sous-cutanée de ceftazidime (4 g/kg/jour, pendant 10 jours) a entraîné une excrétion urinaire accrue d’enzymes, de protéines et de cellules épithéliales, qui a atteint sa valeur maximale au jour 2, mais qui est revenue à la normale au cours du traitement. Un traitement de 10 jours par la gentamicine (35 mg/kg/jour), l’amikacine (250 mg/kg/jour) ou la tobramycine (60 mg/kg/jour) a causé de la nécrose, surtout dans les tubules du cortex superficiel. Un traitement associant un aminoside à la ceftazidime (4 g/kg/jour) a causé une nécrose des tubules du cortex profond semblable à celle causée par la ceftazidime seule, mais une nécrose des tubules du cortex superficiel moindre que celle causée par l’aminoside seul.
Chez le lapin, des doses uniques de ceftazidime (500 mg/kg, i.m.; 400 ou 800 mg/kg, s.c.) n’ont pas été néphrotoxiques. La céfaloridine (140 mg/kg, i.m., ou 200 mg/kg, s.c.) et la céfazoline (800 mg/kg, s.c.) ont causé des changements importants dans les taux d’urée et de créatinine plasmatiques, dans le transport tubulaire des ions, dans la gluconéogenèse, ainsi que des changements histologiques.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. Fortaz®, monographie de produit, GlaxoSmithKline Inc. Le 16 août 2018. Numéro de contrôle : 213619.
- 2. PrCEFTAZIDIME POUR INJECTION, USP, Poudre stérile pour solution Fiole de 1 g, 2 g, et 6 g, numéro de contrôle de la présentation 254560, Monographie de produit, Fresenius Kabi Canada Ltée (17 février 2022).