


Monographie de produit - Clonidine (Sivem Pharmaceuticals, 0.1 mg, 0.2 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicamenteux |
| Orale | Comprimés / 0,1 mg et 0,2 mg | En plus du chlorhydrate de clonidine, les comprimés de 0,1 mg contiennent les ingrédients non médicinaux suivants : Povidone, lactose monohydrate, glycolate d’amidon sodique, cellulose microcristalline et stéarate de magnésium. En plus du chlorhydrate de clonidine, les comprimés de 0,2 mg contiennent les ingrédients non médicinaux suivants : AD&C jaune no 6 sur substrat, povidone, lactose monohydrate, glycolate d’amidon sodique, cellulose microcristalline et stéarate de magnésium. |
INDICATIONS ET UTILISATION CLINIQUE
CLONIDINE (chlorhydrate de clonidine) est indiqué pour le traitement de l'hypertension. Il peut être utilisé seul ou en association avec des diurétiques thiazidiques. La clonidine devrait normalement être utilisée chez les patients pour lesquels un traitement par diurétiques ou bêtabloquants s'est avéré inefficace ou associé à des manifestations indésirables inacceptables.
CLONIDINE peut également être utilisé comme premier agent chez les patients dont l'utilisation de diurétiques et/ou de bêtabloquants est contre-indiquée, ou chez les patients présentant des affections médicales dans lesquelles ces médicaments provoquent souvent des effets indésirables graves.
Pédiatrie (< 18 ans) :
L'innocuité et l'efficacité du médicament chez les enfants n'ont pas été établies.
CONTRE-INDICATIONS
CLONIDINE est contre-indiqué chez les patients souffrant de bradyarythmie grave due à une maladie du sinus ou à un bloc auriculo-ventriculaire (AV) de 2e ou 3e degré et chez les patients présentant une dysfonction du nœud sino-auriculaire.
CLONIDINE est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient contenu dans la préparation ou le contenant. Voir la section FORMES PHARMACEUTIQUESCOMPOSITION ET CONDITIONNEMENT pour la liste complète.
CLONIDINE est également contre-indiqué chez les patients présentant l’affection héréditaire rare d’intolérance au galactose ou galactosémie. Les comprimés CLONIDINE renferment environ 450,18 mg de lactose monohydrate par dose quotidienne maximale recommandée (0,6 mg) et, par conséquent, ne devraient pas être utilisés par les patients présentant cette affection.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
On devrait avertir les patientes de ne pas arrêter le traitement sans consulter leur médecin. Une réaction de manque prononcée, accompagnée de symptômes suggérant une suractivité sympathique, peut survenir dans les 12 à 48 heures après l'arrêt de la clonidine. Des concentrations sériques élevées de catécholamines ont été observées dans de tels cas (voir INTERACTIONS MÉDICAMENTEUSES). Au moment d'interrompre le traitement par CLONIDINE (chlorhydrate de clonidine), le médecin devrait réduire graduellement la dose sur une période de 2 à 4 jours afin d'éviter une hausse rapide de la tension artérielle et l'apparition de symptômes subjectifs associés, tels que de la nervosité, de l'agitation, de l’inquiétude, des palpitations, des tremblements, des nausées et des céphalées. De rares cas d'encéphalopathie hypertensive et de décès ont été rapportés à la suite d'un arrêt brusque du traitement par la clonidine. Une réaction de manque est plus susceptible de survenir chez les patients recevant de fortes doses (plus de 1,2 mg/jour) ou chez ceux qui reçoivent un bêtabloquant en association. Si le traitement des patients recevant de la clonidine et un bêtabloquant en association doit être interrompu, l'administration du bêtabloquant devrait être interrompue plusieurs jours avant l'arrêt du traitement à la clonidine.
Une élévation excessive de la tension artérielle suivant l’interruption du traitement par CLONIDINE peut être neutralisée par l’administration intraveineuse de phentolamine.
La clonidine n'est pas indiquée dans le cas de phéochromocytome. Cependant, contrairement à la guanéthidine et la réserpine, elle ne risque pas de déclencher une poussée hypertensive dans ce cas.
La clonidine n'affecte pas de façon appréciable les taux d'acide vanilmandélique ni la sécrétion des catécholamines chez les patients atteints de phéochromocytome, évitant ainsi le risque de faux résultats positifs ou négatifs.
Enfants (< 18 ans) :
L'innocuité et l'efficacité du médicament chez les enfants n'ayant pas été établies, son utilisation chez cette population n’est pas recommandée.
Carcinogenèse et mutagenèse
Voir la PARTIE II : TOXICOLOGIE.
Cardiovasculaire
Étant donné que CLONIDINE (chlorhydrate de clonidine) abaisse la tension artérielle, ce médicament devrait être utilisé avec prudence chez les patients souffrant d'insuffisance coronarienne grave, d'un infarctus du myocarde récent, de maladie cérébrovasculaire ou d'insuffisance rénale chronique.
CLONIDINE devrait être administré avec prudence aux patients souffrant de bradyarythmie légère à modérée, telle qu’un rythme sinusal lent avec troubles de la perfusion cérébrale ou périphérique, polyneuropathie et constipation, et aux patients atteints d’insuffisance cardiaque ou de coronaropathie grave.
La dose de chlorhydrate de clonidine devrait être augmentée de façon graduelle afin de minimiser l'effet sédatif du médicament. Cette mesure est particulièrement importante chez les patients qui opèrent une voiture et de la machinerie possiblement dangereuse (voir MISES EN GARDE ET PRÉCAUTIONS : Effets sur la capacité de conduire et d’utiliser des machines).
Selon la dose administrée, CLONIDINE peut réduire la fréquence cardiaque et le pouls. Chez les patients souffrant de maladies affectant le rythme et la conduction auriculo-ventriculaire (AV) du coeur, des arythmies ont été observées à l'administration de fortes doses.
L’administration de CLONIDINE devrait faire l’objet d’une surveillance, particulièrement dans le cas de patients atteints d’insuffisance cardiaque ou de coronaropathie grave.
On a signalé quelques cas d'un syndrome du type Raynaud; il convient donc de se montrer prudent chez les patients atteints de la maladie de Raynaud ou de thromboangéite oblitérante recevant de la clonidine.
Dépendance/tolérance
Certains patients peuvent développer une tolérance nécessitant la réévaluation du traitement. Cette réévaluation consiste habituellement en une augmentation de la dose ou en l'administration concomitante d'un diurétique afin d'accroître la réaction hypotensive du médicament.
Ophtalmologique
Il a été démontré dans plusieurs études que le chlorhydrate de clonidine augmente, en fonction de la dose, l'incidence et la gravité de la dégénérescence rétinienne spontanée chez le rat albinos traité depuis six mois ou plus (voir la PARTIE II : TOXICOLOGIE). En raison de cette dégénérescence rétinienne, des examens ophtalmologiques ont été effectués chez 908 patients avant l'instauration du traitement au chlorhydrate de clonidine, et périodiquement par la suite. Des 908 patients, 353 ont subi des examens sur une période de 24 mois ou plus. À l'exception de la sécheresse des yeux, aucune anomalie ophtalmologique imputable au médicament n'a été observée, et le chlorhydrate de clonidine n'a pas entravé la fonction rétinienne tel qu'il avait été démontré par des examens spécialisés dont l'électrorétinogramme et le papillotement maculaire. Il est recommandé, comme partie intégrante du traitement prolongé, que les patients recevant un traitement au CLONIDINE subissent périodiquement un examen ophtalmologique.
Les patients qui portent des lentilles de contact doivent être avisés que le traitement par CLONIDINE peut réduire le débit lacrymal (voir EFFETS INDÉSIRABLES : Troubles oculaires).
Considérations périopératoires
L'administration de CLONIDINE devrait se poursuivre jusqu'à quatre heures avant la chirurgie et être reprise dès que possible. La tension artérielle doit faire l'objet d'une surveillance étroite et des mesures appropriées devraient être prises afin de la maîtriser au besoin.
Psychiatrique
Les personnes présentant des antécédents de dépression devraient faire l'objet d'une surveillance étroite lorsqu’elles suivent un traitement par la clonidine, car on a signalé des récidives chez ces sujets prédisposés.
Rénal
La clonidine et ses métabolites sont éliminés de façon significative dans l’urine. En présence d’insuffisance rénale, il est nécessaire d’effectuer un ajustement minutieux de la posologie.
Comme tout médicament éliminé principalement dans l'urine, des doses plus faibles se sont avérées efficaces chez les patients souffrant d'un certain degré d'insuffisance rénale. Pour les patients présentant une dysfonction ou insuffisance rénale, l'évaluation périodique de l'azote uréique du sang est recommandée. Si, selon le médecin, le taux d'azote uréique du sang est trop
élevé, l'administration du médicament devrait être interrompue.
Populations particulières
Grossesse: Chez les lapins, l'administration de doses de chlorhydrate de clonidine équivalant à environ trois fois la dose quotidienne maximale recommandée chez l'humain n'a révélé aucun effet tératogène ni embryotoxique dans le cadre d’études sur la reproduction. Chez les rats, l'administration de doses de chlorhydrate de clonidine aussi faibles que le tiers de la dose quotidienne maximale recommandée chez l'humain a révélé une certaine embryotoxicité (voir la PARTIE II : TOXICOLOGIE).
Il existe toutefois des données limitées sur l’utilisation de clonidine chez la femme enceinte. Étant donné que les études sur la reproduction animale ne prédisent pas toujours la réponse chez l'humain, ce médicament ne devrait être utilisé au cours de la grossesse qu'en cas de besoin absolu.
On recommande de surveiller étroitement la réaction de la mère et de l'enfant. Le chlorhydrate de clonidine traverse la barrière placentaire et peut diminuer la fréquence cardiaque du fœtus. Une élévation de la tension artérielle transitoire chez le nouveau-né est possible. Il n'existe aucune preuve adéquate sur l'effet prolongé sur le nouveau-né de l'exposition au médicament pendant la grossesse.
Allaitement: La clonidine est excrétée dans le lait maternel. Toutefois, il n’existe pas suffisamment d’information sur l’effet sur les nouveau-nés. Par conséquent, l’utilisation de CLONIDINE n’est pas recommandée pendant l’allaitement.
Enfants (< 18 ans) : L'innocuité et l'efficacité du médicament chez les enfants n'ayant pas été établies, son utilisation chez cette population n’est pas recommandée.
Fertilité
Aucune étude clinique sur l’effet sur la fertilité chez l’humain n’a été menée avec la clonidine. Des études non cliniques menées avec la clonidine indiquent qu’il n’y a aucun effet néfaste direct ou indirect à l’indice de fertilité (voir la PARTIE II : TOXICOLOGIE).
Effets sur l’aptitude à conduire et à faire fonctionner des machines
Les effets du traitement sur l'aptitude à conduire et à faire fonctionner des machines n'ont fait l'objet d'aucune étude. Toutefois, les patients devraient être avisés qu’ils pourraient éprouver des effets indésirables tels que des étourdissements, une somnolence et un trouble d’accommodation pendant le traitement par CLONIDINE. Par conséquent, la prudence est de mise en conduisant une voiture ou en faisant fonctionner des machines. Si les patients présentent les effets secondaires susmentionnés, ils devraient éviter d’accomplir des tâches possiblement dangereuses telles que conduire ou faire fonctionner des machines.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
La plupart des effets indésirables associés à l’utilisation du chlorhydrate de clonidine sont bénins et ont généralement tendance à disparaître avec la poursuite du traitement. Les effets indésirables les plus fréquents sont : somnolence (environ 50 %), sécheresse buccale (environ 44 %), hypotension orthostatique (environ 19 %) et étourdissements (environ 15 %).
Les effets indésirables les plus graves ont été signalés au retrait soudain du médicament (voir MISES EN GARDE ET PRÉCAUTIONS - Retrait du médicament). Les effets indésirables possiblement graves sont les suivants :
Troubles psychiatriques : confusion, dépression, hallucination.
Troubles du système nerveux : étourdissements, somnolence.
Troubles cardiaques : bloc auriculo-ventriculaire, bradyarythmie, bradycardie sinusale: Troubles vasculaires : hypotension orthostatique, phénomène de Raynaud. Troubles gastro-intestinaux : pseudo-obstruction du colon.
Les effets indésirables médicamenteux graves susmentionnés pourraient nécessiter une intervention clinique.
Effets indésirables observés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
L’information fournie dans cette section est tirée de 22 études cliniques publiées entre 1968 et 1985. Les études comprenaient 640 patients ayant reçu un traitement par chlorhydrate de clonidine.
Tableau 1 : Effets indésirables survenus chez ≥ 1 % des patients sous chlorhydrate de clonidine dans le cadre d’études cliniques contrôlées par placebo
| Classe de système organique | Terme MedDRA préféré | chlorhydrate de clonidine n = 640 % |
| Troubles psychiatriques | Dépression | 1 |
| Trouble du sommeil | 5 | |
| Système nerveux | Étourdissements | 15 |
| Céphalée | 1 |
Tableau 1 : Effets indésirables survenus chez ≥ 1 % des patients sous chlorhydrate de clonidine dans le cadre d’études cliniques contrôlées par placebo
| Classe de système organique | Terme MedDRA préféré | chlorhydrate de clonidine n = 640 % |
| Sédation | 50 | |
| Troubles vasculaires | Hypotension orthostatique | 19,3 |
| Troubles gastro-intestinaux | Constipation | 4 |
| Sécheresse de la bouche | 44 | |
| Nausées | 1,25 | |
| Douleur au niveau des glandes salivaires | 2 | |
| Vomissements | 1,25 | |
| Troubles de la reproduction et troubles mammaires | Dysfonction érectile | 4 |
| Troubles généraux | Fatigue | 1 |
La plupart des effets indésirables associés à l’utilisation du chlorhydrate de clonidine sont bénins et ont généralement tendance à disparaître avec la poursuite du traitement.
Effets indésirables du médicament observés moins souvent au cours des essais cliniques
Les effets possiblement graves suivants sont survenus chez moins de 1 % des patients traités par le chlorhydrate de clonidine :
Troubles cardiaques :
Bloc auriculo-ventriculaire, bradyarythmie, bradycardie sinusale
Troubles endocriniens :
Gynécomastie
Troubles oculaires :
Trouble de l’accommodation, larmoiement réduit
Troubles gastro-intestinaux :
Pseudo-obstruction du côlon, taux accéléré de caries dentaires
Troubles généraux et au site d’administration :
Malaise
Troubles du système nerveux :
Paresthésie
Troubles psychiatriques :
Confusion, perception délirante, hallucinations, baisse de la libido, cauchemars
Troubles respiratoires, thoraciques et médiastinaux : Sécheresse nasale
Troubles cutanés et des tissus sous-cutanés :
Alopécie, prurit, éruption cutanée, urticaire
Troubles vasculaires :
Phénomène de Raynaud
Résultats anormaux aux analyses chimiques et hématologiques
Investigations : augmentation de la glycémie
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Les médicaments figurant dans ce tableau sont tirés de rapports de cas ou d’études d’interactions médicamenteuses ou d’interactions potentielles compte tenu de l’ampleur et de la gravité anticipées de l’interaction :
Dénomination commune
| Références | Effet |
Commentaire clinique Autres agents antihypertenseurs tels que les diurétiques, les vasodilatateurs, les bêtabloquants, les inhibiteurs calciques et les inhibiteurs de l’ECA, mais pas les agents α1-bloquants
| La réduction de la tension artérielle provoquée par la clonidine pourrait être intensifiée à l’administration concomitante de ces agents. |
β-bloquants et/ou glucosides cardiotoniques
L’administration concomitante peut réduire davantage la fréquence cardiaque (bradycardie) ou causer une dysrythmie (bloc auriculo-ventriculaire) dans des cas isolés. |
Inhibiteur des récepteurs bêta
| On ne peut éliminer la possibilité de troubles vasculaires ou de leur intensification à l’administration concomitante. |
Dénomination commune
| Références | Effet |
Commentaire clinique
Antidépresseurs tricycliques ou neuroleptiques exerçant des propriétés inhibitoires sur les récepteurs alpha
Briant RH et al., 1973 (48) Hui KK et al., 1983 (49) Fruncillo RJ et al., 1985 (50) (voir RÉFÉRENCES) | L’effet antihypertenseur de la clonidine pourrait être réduit ou neutralisé et des troubles de la régulation orthostatique pourraient survenir ou s’aggraver à l’administration concomitante. L’administration en association d’amitriptyline et de chlorhydrate de clonidine accroît la manifestation de lésions cornéennes chez les rats (voir la PARTIE II : TOXICOLOGIE). |
S’il est nécessaire d’administrer le chlorhydrate de clonidine avec des antidépresseurs tricycliques, il pourrait être nécessaire d’augmenter la dose de chlorhydrate de clonidine.
Substances exerçant des propriétés inhibitoires sur les récepteurs alpha2 telles que la phentolamine
| Les effets de la clonidine sur les récepteurs alpha2 pourraient être neutralisés en fonction de la dose administrée. |
Anorexigènes (à l’exception de la fenfluramine)
| L’administration concomitante de chlorhydrate de clonidine pourrait réduire les effets hypotenseurs du chlorhydrate de clonidine L’administration concomitante de fenfluramine et de chlorhydrate de clonidine pourrait augmenter les effets hypotenseurs du chlorhydrate de clonidine. |
Amines sympathomimétiques, indométhacine et possiblement d’autres antiinflammatoires non stéroïdiens
| Il pourrait y avoir une réduction des effets antihypertenseurs du chlorhydrate de clonidine Les substances qui augmentent la tension artérielle ou provoquent la rétention de Na et d’eau, telles que les antiinflammatoires non stéroïdiens, peuvent réduire l’effet thérapeutique de la clonidine. |
Les patients devraient être suivis de près afin de confirmer que l’effet désiré est atteint.
Alcool, barbituriques et autres sédatifs
| Le chlorhydrate de clonidine peut accroître les effets dépresseurs sur le SNC. |
Médicaments qui affectent le métabolisme, le captage tissulaire ou les effets presseurs de ces amines (inhibiteurs de la
monoamine-oxydase (MAO), antidépresseurs tricycliques et inhibiteurs des récepteurs bêta, respectivement).
L’interruption du chlorhydrate de clonidine peut causer un excès de catécholamines circulantes (voir MISES EN GARDE ET PRÉCAUTIONS). |
Il faut faire preuve de prudence si ces médicaments sont utilisés en concomitance.
Méthylphénidate
Popper CW, 1995 (52) (1995 (52) (voir RÉFÉRENCES) | L’utilisation concomitante de clonidine a entraîné des effets indésirables graves, y compris le décès, chez des enfants présentant un trouble d’hyperactivité avec déficit de l’attention (THADA). |
Interactions médicament-aliment
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
Interactions médicament-herbe médicinale
Aucune interaction avec des herbes médicinales n’a été établie.
Effets au médicament-épreuves de laboratoire
Dans de rares cas, une augmentation de la glycémie est survenue dans le cadre d’essais cliniques.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Le traitement de l’hypertension nécessite un suivi médical régulier.
La dose de CLONIDINE (chlorhydrate de clonidine) doit être ajustée en fonction de la réponse individuelle de chaque patient.
Dose recommandée et ajustement posologique
Dose initiale : un comprimé à 0,1 mg deux fois par jour (le matin et au coucher).
Dose d’entretien : Après une période de 2 à 4 semaines, des ajustements additionnels de 0,1 mg par jour pourraient s'avérer nécessaires jusqu'à l'obtention de la réponse désirée. Lorsqu'il n'est pas possible d'administrer une quantité équivalente du médicament à chaque dose, l'administration de la plus forte dose quotidienne au coucher pourrait minimiser les effets transitoires associés à l'ajustement de la dose tels que la sécheresse de la bouche et la somnolence.
Les doses thérapeutiques les plus fréquemment utilisées varient de 0,2 mg à 0,6 mg par jour en doses fractionnées. Les doses supérieures à 0,6 mg par jour n'entraînent habituellement pas une réduction plus marquée de la tension artérielle.
Arrêt du traitement : Si le traitement par CLONIDINE (chlorhydrate de clonidine) doit être interrompu, la dose doit être réduite de façon graduelle (voir MISES EN GARDE ET PRÉCAUTIONS).
Dose oubliée
Si une dose de CLONIDINE est omise, les patients devraient prendre la dose aussitôt que possible, puis reprendre l’horaire habituel.
Administration
Les comprimés doivent être avalés en entier avec de l’eau.
Personnes âgées
Les patients âgés pourraient bénéficier d’une dose initiale plus faible.
Insuffisance rénale
Les doses doivent être ajustées en fonction du degré d'insuffisance, et les patients devraient être surveillés étroitement. Étant donné que seule une quantité minimale de clonidine est éliminée au cours de l'hémodialyse, il n'est pas nécessaire d'administrer des doses supplémentaires de clonidine lors de la dialyse.
Insuffisance hépatique
La posologie pour les patients atteints d’insuffisance hépatique n’a pas été établie.
Enfants
L’innocuité et l’efficacité de la clonidine n’ont pas été établies chez les enfants.
SURDOSAGE
Les signes et symptômes d'un surdosage au chlorhydrate de clonidine comprennent la dépression sympathique généralisée, la constriction pupillaire, l'hypotension, l’hypothermie, la bradycardie, la léthargie, l'irritabilité, la faiblesse, la somnolence y compris le coma, la baisse ou l'absence de réflexes, le vomissement et l'hypoventilation. À l'administration de fortes doses excessives, des troubles de conduction cardiaque réversibles ou d'arythmies, coma, dépression respiratoire y compris apnée, crises convulsives et hypertension transitoire ont été signalés.
Chez un patient ayant ingéré 100 mg de chlorhydrate de clonidine, les taux plasmatiques de clonidine observés étaient de 60 ng/mL (après une heure), 190 ng/mL (après 1,5 heure), 370 ng/mL (après deux heures) et 120 ng/mL (après 5,5 et 6,5 heures). Le patient a présenté une hypertension initiale, puis une hypotension, une bradycardie, une apnée, des hallucinations, un coma vigile et des extrasystoles ventriculaires. Le patient s'est complètement rétabli à la suite d'un traitement intensif.
Le surdosage à la clonidine répond habituellement bien au traitement symptomatique, à l’expansion volumique pour l’hypotension et à la surveillance cardiovasculaire étroite. Le lavage gastrique, suivi de l’administration de charbon activé si une dose élevée a été ingérée, peut être instauré dans les deux heures suivant l’ingestion si les voies respiratoires peuvent être protégées. L'hémodialyse de routine n'offre que des avantages limités étant donné que seulement 5 % de la clonidine circulante est éliminée.
La naloxone par voie intraveineuse a été utilisée à titre d'antidote dans les cas d'empoisonnement à la clonidine, avec des résultats incompatibles. Si les autres méthodes ne donnent aucun résultat, cet agent peut aider jusqu'à un certain point à inverser les effets de la clonidine.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le chlorhydrate de clonidine, le principe actif, est un agoniste -adrénergique ayant quelques effets antagonistes sur les récepteurs -adrénergiques. On présume que l'effet antihypertenseur du chlorhydrate de clonidine est dû à la stimulation des récepteurs alpha2 centraux, entraînant une diminution du débit sympathique au niveau du cœur, des reins et du système vasculaire périphérique et, par le fait même, une diminution de la résistance vasculaire périphérique, de la tension artérielle systolique et diastolique et de la fréquence cardiaque. Le débit sanguin rénal et le taux de filtration glomérulaire demeurent virtuellement inchangés. Les réflexes de posture normaux sont intacts et les symptômes orthostatiques sont sans gravité et rares. Chez l'humain, des études sur l'administration à court terme de chlorhydrate de clonidine ont démontré une diminution modérée (15 à 20 %) du débit cardiaque en décubitus dorsal sans pour autant modifier la résistance périphérique. En position semi-redressée (45° d'inclinaison), on observe une diminution moins importante du débit cardiaque et une baisse de la résistance périphérique. Au cours du traitement prolongé, le débit cardiaque a tendance à revenir à la normale, alors que la résistance périphérique demeure réduite. Un ralentissement de la fréquence cardiaque a été observé chez la plupart des patients recevant de la clonidine, mais le médicament ne modifie pas la réponse hémodynamique normale à l'effort.
D'autres études auprès de patients ont révélé une diminution de l'activité rénine plasmatique, de l'excrétion d'aldostérone et des catécholamines, mais la relation de cause à effet exacte de ces actions pharmacologiques sur l'effet antihypertenseur n'a pas été complètement élucidée.
Chez les animaux, le traitement prolongé au chlorhydrate de clonidine a entraîné une diminution de la faculté de la musculature lisse vasculaire de réagir aux catécholamines et à l'angiotensine. Cette modification de la réaction vasculaire pourrait contribuer à expliquer l'effet hypotensif chronique chez l'humain.
L'administration à court terme de clonidine stimule la libération de l'hormone de croissance chez les enfants et les adultes, mais le médicament ne produit pas une élévation soutenue de l'hormone au cours d'une administration chronique.
Pharmacodynamique
Le chlorhydrate de clonidine agit relativement vite. La tension artérielle du patient s'abaisse
dans les 30 à 60 minutes après l'administration d'une dose orale et l'effet maximum survient en 2 à 4 heures.
Chez l'humain en décubitus, la baisse de la tension artérielle produite par la clonidine n'influe pas de façon appréciable sur la circulation rénale. En position debout, on remarque une diminution constante de la résistance vasculaire rénale.
Pharmacocinétique
Absorption : La concentration plasmatique maximale de TEVA-CLONIDINE est obtenue en environ 1 à 3 heures. Chez l’humain, une concentration plasmatique significative (0,20 mcg % de clonidine) peut être détectée une heure suivant l’administration par voie orale d’une dose unique de 390 mcg.
Distribution : La liaison de la clonidine aux protéines plasmatiques est de 30 à 40 %.
Métabolisme : Environ 50 % de la dose absorbée est métabolisée dans le foie. Quatre métabolites différents ont été détectés chez l’humain.
Élimination : À la suite d'une administration orale, environ 40 à 60 % de la dose absorbée se retrouve sous forme inchangée dans l'urine dans les 24 heures. La clonidine est excrétée dans le lait maternel. Toutefois, il n’existe pas suffisamment de données sur l’effet sur les nourrissons.
La demi-vie d’élimination terminale est de 5 à 25,5 heures, mais peut prendre jusqu'à 41 heures avant de se manifester chez les patients souffrant d'insuffisance rénale grave. Chez l’humain, 65 % du médicament administré par voie orale est éliminé dans l’urine et environ 22 % dans les fèces.
Populations particulières et cas particuliers
Insuffisance rénale : Les doses doivent être ajustées en fonction du degré d'insuffisance, et les patients doivent être surveillés étroitement. Étant donné que seule une quantité minimale de clonidine est éliminée au cours de l'hémodialyse, il n'est pas nécessaire d'administrer des doses supplémentaires de clonidine lors de la dialyse.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 °C et 30 °C, à l’abri de l’humidité.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Formes pharmaceutiques
Les comprimés CLONIDINE (chlorhydrate de clonidine) sont offerts dans les teneurs suivantes:
0,1 mg : Un comprimé sécable rond, plat à bords biseautés, de couleur blanche à blanc cassé et lisse d’un côté. L’autre côté à une ligne de cassure avec « L » gravé d’un bord la ligne et « 84 » gravé de l’autre bord de la ligne de cassure.
0,2 mg : Un comprimé sécable rond, plat à bords biseautés, de couleur orange et lisse d’un côté . L’autre côté à une ligne de cassure avec « L » gravé d’un bord la ligne et « 792 » gravé de l’autre bord de la ligne de cassure.
Composition
Les comprimés CLONIDINE de 0,1 mg contiennent de la clonidine sous forme de chlorhydrate ainsi que les ingrédients non médicinaux suivants : Povidone, lactose monohydrate, glycolate d’amidon sodique, cellulose microcristalline et stéarate de magnésium.
Les comprimés CLONIDINE de 0,2 mg contiennent de la clonidine sous forme de chlorhydrate ainsi que les ingrédients non médicinaux suivants : AD&C jaune no 6 sur substrat, povidone, lactose monohydrate, glycolate d’amidon sodique, cellulose microcristalline et stéarate de magnésium.
Conditionnement
Les comprimés CLONIDINE de 0,1 mg et de 0,2 mg sont offerts en flacons de 100 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de clonidine
Nom chimique : Chlorhydrate de 2-[(2,6-
dichlorophényl)imino]imidazoline
Formule moléculaire et masse moléculaire :
C9H9Cl2N3 • HCl
266,55 g/mol
Formule développée :
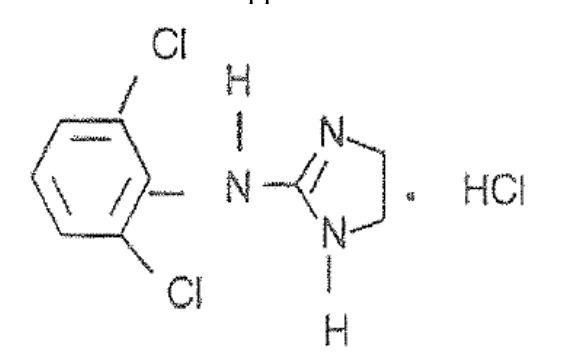
Propriétés physicochimiques : Le
chlorhydrate de clonidine est une poudre cristalline blanche inodore au goût amer. Il est soluble dans l’eau et dans l’alcool, mais ne se dissout pratiquement pas dans le chloroforme et l’éther. Le pH d’une solution aqueuse à 5 % se situe entre 3,5 et 5,5.
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude randomisée de bioéquivalence à dose unique, croisée, en deux périodes de comprimés de CLONIDINE ( chlorhydrate de clonidine) à 0,2 mg Sivem Produits Pharmaceutiques ULC) et de comprimés de PrTEVA-CLONIDINE (chlorhydrate de clonidine) à 0,2 mg (TEVA Canada Limited) a été conduite chez des sujets adultes, male à jeun. Les données comparatives de biodisponibilité des 18 sujets inclus dans l'analyse statistique sont présentées dans le tableau suivant:
SOMMAIRE DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Clonidine
(1 x 0,2 mg )
Moyenne géométrique Moyenne arithmétique (CV %)
| Parameter | Test1 | Reference2 | % Ratio of Geometric Means | 90% Confidence Interval | ||||
AUCT (pg.hr/mL) | 14130.37 14334.97 (18.2) | 13924.29 14130.33 (18.1) | 101.5 | 98.5 - 104.5 | ||||
AUCI (pg.hr/mL) | 14534.51 14772.28 (19.5) | 14338.55 14569.46 (19.0) | 101.4 | 98.2 - 104.6 | ||||
Cmax (pg/mL) | 868.369 887.36 (22.4) | 836.348 851.34 (20.1) | 103.8 | 97.6 - 110.4 | ||||
| Tmax3 (hr) | 1.25 (0.83 - 3.00) | 1.25 (0.50 - 4.00) | ||||||
| T1/24 (hr) | 14.55 (15.5) | 13.83 (12.2) | ||||||
1 CLONIDINE (comprimés de chlorhydrate de clonidine) 0,2 mg Sivem Produits Pharmaceutiques ULC). 2 PrTEVA-CLONIDINE (comprimés de chlorhydrate de clonidine) 0,2 mg (TEVA Canada Limited) 3 Représenté sous forme de médiane (étendue) seulement.
4 Représenté sous forme de moyenne arithmétique seulement (CV %).
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique
L’absorption intestinale de la clonidine est bonne chez tous les animaux chez qui elle a été étudiée. Chez le chien, des taux plasmatiques peuvent être décelés une heure après l'administration d'une dose orale de 0,52 mg/kg, et le taux maximal est atteint dans les 4 à 8 heures après son administration. Chez l'humain, on observe un taux plasmatique important (0,20 mcg % de clonidine) 1 heure après l'administration orale d'une dose unique de 390 mcg. La clonidine étant liée de 30 à 40 % environ, ceci reflète un taux plasmatique libre. Chez l'humain et le singe, les taux plasmatiques maxima sont atteints après 3 heures, la demi-vie étant
de 5 à 25,5 heures. L'élimination diminue après 24 heures, et n'est entièrement réalisée qu'après 5 jours.
Chez le rat, les taux organiques de chlorhydrate de clonidine sont nettement supérieurs aux taux sanguins. La répartition dans le coeur, les poumons, le foie, la rate, les testicules, le cerveau, les surrénales, le tissu adipeux et les muscles, reste la même après l'administration orale ou intraveineuse. Après l'administration orale, la plus forte concentration de chlorhydrate de clonidine se retrouve dans les reins et le tractus gastro-intestinal; toutefois, après 48 heures, il n'en reste que d'infimes quantités. Le taux de clonidine dans les glandes lacrymales et parotides est très élevé (40 fois plus élevé que le taux sanguin).
Le liquide céphalo-rachidien ne contient que la moitié du taux de concentration plasmatique de la clonidine, ce qui peut être interprété comme un signe d'affinité pour le tissu cérébral. La répartition cérébrale globale laisse présager une plus grande affinité pour les cellules noradrénergiques plutôt que pour les cellules aminergiques.
Chez le rat, on a décrit le trajet entéro-hépatique de la clonidine. Durant les 24 à 28 premières heures, une proportion pouvant atteindre 24 % d'une dose orale est éliminée dans la bile.
Chez le chien et le singe, une grande partie (90 à 95 %) de la dose de clonidine administrée est métabolisée, tandis que chez l'humain cette transformation est moins complète. Chez le chien, 48 heures après l'administration du médicament, une proportion pouvant atteindre 80 % de la clonidine marquée est éliminée dans l'urine et 18 % dans les fèces. Chez l'humain, 65 % du médicament administré par voie orale est éliminé dans l'urine et environ 22 % dans les selles. Après 24 heures, 58 % de la concentration retrouvée dans l'urine chez l'humain consiste en clonidine non transformée; après 48 heures, ce taux est de 44 %. On a décelé chez l'humain quatre métabolites différents.
Effets sur l’appareil cardiovasculaire
La clonidine exerce deux effets opposés sur le système cardiovasculaire. En tant que alpha-sympathomimétique, elle produit un effet vasoconstricteur, mais comme elle ne semble pas stimuler les bêta-récepteurs, elle n'influe pas directement sur le cœur. Son action inhibitrice très puissante sur les décharges spontanées des structures sympathiques du système nerveux central tend à diminuer la résistance périphérique et le débit cardiaque. De plus, il y a lieu d'admettre une action parasympathique, car la phentolamine ou la réserpine abolisent l'effet hypotensif mais réduisent seulement la bradycardie produite par la clonidine, tandis que tant l'hypotension que la bradycardie accusent une diminution après l'administration d'atropine.
La clonidine ne produit aucune inhibition sur les fibres ganglionnaires et postganglionnaires; elle ne bloque pas les récepteurs alpha et bêta-adrénergiques; elle n'agit pas sur les récepteurs pneumogastriques et n'affecte pas les réserves tissulaires de catécholamines.
Des doses intraveineuses (1-100 pg/kg) de clonidine administrées à différentes espèces animales, intactes ou sous forme de diverses préparations expérimentales, provoquent une variation biphasique au niveau cardiovasculaire : (a) initialement, une hausse momentanée de la
tension artérielle immédiatement suivie d'une (b) chute durable.
(a) L'effet hypertenseur passager présente les caractéristiques suivantes :
(1) il n'est pas annulé par l'administration préalable de réserpine; (2) il est neutralisé par l'administration préalable de phentolamine; (3) il est diminué par l'administration de cocaïne;
(4) il est préservé chez l'animal amyélé, décérébré, décapité, énervé, ayant subi une sympathectomie, une vagotomie, une stellectomie ou une déafférentation des récepteurs sino-carotidiens; et
(5) il s'accompagne de bradycardie.
En outre, la clonidine exerce une action vasoconstrictrice directe sur les organes isolés. Dans des épreuves intéressantes sur la musculature lisse de lapin isolée (utérus non gravide, intestin grêle et vaisseaux sanguins auriculaires), la clonidine semble rivaliser avec l'adrénaline et produit les mêmes effets.
Contrairement à la vasoconstriction initiale entraînée par la guanéthidine et le brétylium, la clonidine n'altère pas la synthèse, le dépôt ni la libération de catécholamines des terminaisons nerveuses.
La clonidine exerce une action moins dépressive que la guanéthidine sur les réactions tensionnelles réflexes, comme le montrent la préservation du réflexe de plongeon chez le canard et l'absence de tout effet tensionnel chez le chien placé en position verticale. Cependant, la clonidine augmente de façon appréciable la bradycardie réflexe, provoquée par l'hypotension, chez le chien (pontage cœur-poumons complet); cet effet est aboli après l'ablation du ganglion étoilé et l'opération de Dragstedt.
On constate une bradycardie après une administration i.v. de 5 mg/kg chez les animaux de laboratoire, mais l'énervation totale du cœur annule toute bradycardie après l'administration de doses pouvant atteindre 1 mg/kg. Cependant, de très fortes doses de clonidine produisent un effet dépressif direct sur le myocarde.
(b) L'action hypotensive prolongée, durable de la clonidine est fonction de la dose et présente les caractéristiques suivantes :
(1) elle est inhibée par l'administration préalable de réserpine ou de phentolamine; (2) elle est absente chez l'animal amyélé, énervé ou décapité; (3) elle est provoquée par l'injection de doses infimes (ne dépassant même pas 1/100 de la dose intraveineuse), administrées directement dans le SNC (injection dans la citerne cérébello-médullaire, l'hypothalamus ou le ventricule, ou encore perfusion dans l'artère vertébrale); et
(4) elle s'accompagne d'une bradycardie, persistant pendant toute la réaction tensionnelle à la clonidine.
La clonidine diminue le débit cardiaque chez le chien et le lapin. Apparemment, cette propriété n'est pas attribuable à un effet inotrope négatif direct sur le muscle cardiaque, ni à une action locale sur le centre cardiaque d'automatisme; elle ne constitue pas non plus une réaction réflexe
à une modification de la tension artérielle. Elle découle apparemment d'une diminution de l'influx nerveux sympathique vers le cœur ou de la dilatation veineuse générale produite par le médicament. Cette modification du débit cardiaque persiste après une vagotomie.
La clonidine a pour effet de ralentir l'activité neuronique dans le système nerveux sympathique, ou, du moins, de modifier les caractéristiques des décharges sympathiques, bloquant les mécanismes cardioaccélérateurs et vasoconstricteurs du bulbe. Chez différentes espèces animales, l'activité des nerfs sympathiques (pré ou postganglionnaires) au niveau des reins, du diaphragme, du cou, des viscères et du cœur, diminue rapidement après l'administration de clonidine et finit par disparaître. La clonidine n'affecte pas tous les influx nerveux sympathiques au même degré, le nerf cardiaque étant relativement moins touché. Cette action est fonction de la dose : sa durée égale celle de l'hypotension et de la bradycardie, et elle est préservée après vagotomie ou après suppression des influx afférents des chimio- et barorécepteurs. Si l'inhibition du tonus sympathique spontané se révèle très marquée, son action sur les décharges provoquées par excitation réflexe ou centrale l'est beaucoup moins, surtout si l'on utilise la stimulation infra- ou supramaximale à basse fréquence. La baisse du tonus sympathique n'est pas attribuable à un blocage adrénergique, car de faibles doses de clonidine potentialisent et allongent l'effet tensionnel de l'adrénaline et prolongent la réaction à la noradrénaline.
La modification biphasique de la tension artérielle va de pair avec une hausse prononcée, puis une chute de la résistance périphérique totale. La réduction remarquable de la résistance périphérique totale, obtenue chez le lapin non anesthésié après une injection intraveineuse unique de clonidine, est maintenue, même lorsque l'action du système nerveux autonome avait été préalablement inhibée par l'administration de phénoxybenzamine, de propranolol et d'atropine; ceci démontre que la clonidine pourrait exercer également une action vasodilatatrice périphérique directe outre son effet sur le SNC et son action sympathomimétique périphérique, particulièrement lorsqu'il y a réduction de l'activité sympathique au repos. Chez le chien, on observe une diminution de l'irrigation sanguine au niveau de la peau et des muscles striés pendant la phase hypertensive transitoire initiale; par contre, on constate une augmentation de la circulation coronarienne, indiquant soit un degré moindre de vasoconstriction comparativement aux autres territoires vasculaires, soit une vasodilatation.
La phase hypertensive est habituellement accompagnée d'une hausse de la capacité circulatoire. On note une modification parallèle du débit sanguin local dans la circulation périphérique; la résistance vasculaire dans la peau et la musculature striée diminue, alors que les vaisseaux au niveau cérébral, pulmonaire, rénal et splanchnique réagissent de diverses façons. On a pu constater une baisse de la résistance vasculaire coronarienne lors de la préparation au pontage cœur-poumon chez le chien avec séparation de la circulation générale et coronarienne du sang perfusé, même quand la constance du rythme cardiaque est maintenue.
Effets sur la réactivité vasculaire
Chez le chat, l’administration de clonidine par voie orale à raison de 10 mcg/kg/j pendant 4 semaines ou de 20 mcg/kg/j pendant 7 jours a produit une réduction de la réactivité des vaisseaux en réponse aux stimuli vasoconstricteurs ou vasodilatateurs. Les médicaments vasomoteurs administrés sous anesthésie générale comprenaient l'épinéphrine, la
norépinéphrine, l'isoprénaline et de l'angiotensine.
Une sensibilité vasculaire réduite à l'angiotensine, la norépinéphrine et la vasopressine administrées par voie intraveineuse a été observée chez le rat conscient. Ces effets ont également été observés après l'administration intramusculaire d'une dose unique de 1, 3 ou 10 mcg/kg de clonidine avant ou après un blocage ganglionnaire, ainsi qu'après l'administration intramusculaire de 20 mcg/kg de clonidine pendant sept jours.
Effets sur le rein, l’hémodynamie rénale et le bilan sodé
Au cours d’études chez le chien, l’administration à court terme de clonidine par voie intraveineuse ou par perfusion dans l’artère rénale a réduit le débit sanguin rénal et l’excrétion du sodium. Cependant, l'administration intraveineuse ou intrapéritonéale de clonidine chez le rat accroît la diurèse et entraîne une augmentation, fonction de la dose, dans l'élimination d'ions inorganiques, leur proportion restant inchangée.
Chez l'humain en décubitus, la baisse de la tension artérielle produite par la clonidine n'influe pas de façon appréciable sur la circulation rénale. En position debout, on remarque une diminution constante de la résistance vasculaire rénale.
Chez l'animal, l'administration à court terme du médicament provoque une augmentation de la résistance vasculaire rénale, proportionnellement à la dose administrée, sans toutefois modifier le taux de filtration glomérulaire. Ces effets sont en corrélation avec une augmentation de la réabsorption sodique au niveau tubulaire.
Des expériences cliniques ont démontré qu'une certaine rétention sodique ainsi qu'un léger gain pondéral peuvent survenir durant les 3 ou 4 premiers jours d'un traitement à la clonidine. Cette période initiale révolue, le sodium est de nouveau éliminé et le poids revient à la normale au cours d'un traitement continu. De telles variations passagères dans le bilan sodique sont d'ordinaire sans conséquence et peuvent être entièrement éliminées grâce à l'administration concomitante d'un diurétique.
Effets sur le système nerveux central
Chez le rat et le chien, des expériences de courte durée ont démontré que la clonidine administrée par voie i.v. exerce un effet sédatif, fonction de la dose; chez le rat, on note une diminution de la curiosité ainsi qu'une inhibition de l'agressivité à la douleur, et ceci à des doses inférieures ou égales à celles qui produisent une hypotension.
Chez la souris, des doses allant de 1 à 5 mg/kg causent une exophtalmie, de l'horripilation et des tremblements intenses, et une dose de 10 mg/kg entraîne une agressivité marquée, suivie d'une hypoactivité et d'une réduction de la motilité spontanée. Le comportement d'évitement conditionné chez le cobaye et le rat est inhibé par la clonidine, tandis que le poussin perd le réflexe de redressement. De très faibles doses (0,02 mcg/kg) provoquent le sommeil chez le poussin; la profondeur et la durée du sommeil - qu'il soit provoqué par le chloral ou le barbital, ou encore naturel - sont potentialisées par la clonidine chez le rat, la souris et le chat.
Administrée par voie intraveineuse, la clonidine produit un EEG de repos typique chez le lapin. Chez le chat, l'EEG présente une synchronisation, des ondes plus lentes et une diminution des ondes rapides.
Chez la souris, le médicament exerce une action analgésique, puisqu'elle inhibe la réaction habituelle de défense et de fuite. À très fortes doses, on observe une anesthésie locale. Cet effet se rapproche de celui de la procaïne, comme le démontrent les études électrophysiologiques sur les potentiels d'action intracellulaire, la résistance anesthésique membraneuse et le seuil d'excitation des récepteurs de distention de l'écrevisse. L'effet anesthésique local de la clonidine sur la cornée du lapin, semble plus important que celui de la tétracaïne.
Effets sur la salivation et la sécrétion gastrique
La clonidine produit une réduction marquée de la salivation conditionnelle chez le chien, mais elle n’a pas d’effet sur la salivation produite par la pilocarpine ou par la stimulation de la corde du tympan. Selon toute probabilité, le médicament exerce une action centrale, sur les centres nerveux gouvernant la salivation, et non pas périphérique. Administrée par voie i.v., la clonidine inhibe la sécrétion gastrique et réduit l'acidité gastrique chez le rat, protégeant ainsi contre les ulcères provoqués par la tension nerveuse ou la réserpine et contre l'hémorragie gastrique, mais elle reste sans effet dans le cas d'ulcères d'origine histaminique ou sérotonique.
Effets sur le métabolisme
L’administration intraveineuse de clonidine réduit l’oxydation du glucose et augmente le capital glucidique, de même que la durée de vie et le taux de renouvellement du glucose corporel chez le rat. On ne signale aucune modification dans les réserves musculaires de glycogène, mais une baisse des taux de glycogène hépatique. On a constaté une hyperglycémie, fonction de la dose, chez des chats recevant de la clonidine (une perfusion de 10 pg/kg dans les artères vertébrales provoque un taux supérieur de 30 % à celui que l'on observe chez le groupe témoin), mais cet effet est moins prononcé chez les animaux surrénalectomisés.
Le lapin n'accuse une hyperglycémie qu'à des doses massives. Chez les rats normaux et à jeun, on constate une hausse des taux plasmatiques de glucose après l'administration de clonidine par différentes voies. La clonidine ne modifie pas le taux plasmatique des acides gras libres, mais, à très fortes doses, augmente les taux de rénine plasmatique du rat.
Bien qu'une forte dose unique de clonidine affecte la transformation du glucose, probablement en raison des effets adrénergiques temporaires décrits plus haut, le glucose est métabolisé sans entrave pendant un traitement prolongé.
TOXICOLOGIE
Toxicité aiguë
La DL50 de la clonidine est de 465 mg/kg chez le rat et de 206 mg/kg chez la souris.
La DL50 évaluée au bout de 24 heures après administration par voie intraveineuse chez la souris est de 17,6 mg/kg. Chez le chien, la DL50 observée après une période de 14 jours suivant l’administration d’une dose unique par voie orale est supérieure à 30 mg/kg.
Toxicité à long terme
Des études de toxicité subaiguë (12 à 13 semaines) et chronique (26 à 78 semaines) n'ont révélé aucune augmentation de la morbidité ou de la mortalité imputable à un effet cumulatif ou à une atteinte organique. Aucune anomalie n'a été relevée dans le sang, l'urine ou les organes internes après l'administration de doses subaiguës. Chez le rat, un retard pondéral proportionnel à la dose ingérée est signalé, ainsi qu'une hypoactivité précédée d'une courte période hyperactive qui suit immédiatement l'administration du médicament. Le chien accuse un retard statural fonction de la dose; la chienne, lors d'études de toxicité intraveineuse subaiguë, présente une anovulation après l'absorption des doses quotidiennes massives (0,5 mg/kg). On a noté de la glycosurie chez le lapin recevant 1 mg/kg/jour pendant 30 jours consécutifs. Aucune modification pathologique ni histologique d'origine médicamenteuse n'a été observée au niveau circulatoire et parenchymateux chez le rat, ni dans les glandes endocrines de la souris et du lapin.
Toxicité ophtalmologique
Dans plusieurs études, l’administration de chlorhydrate de clonidine pendant 6 mois ou plus chez le rat albinos a provoqué une augmentation dose-dépendante de la fréquence et de la gravité des cas de dégénérescence rétinienne spontanée. Chez le chien et le singe, des études sur la répartition tissulaire ont révélé que le chlorhydrate de clonidine se concentrait dans la choroïde.
Chez le rat, l'administration de chlorhydrate de clonidine et d'amitriptyline a entraîné des lésions cornéennes en moins de 5 jours.
Tolérance
Comme en témoignent deux paramètres que l’on peut mesurer avec exactitude, soit la mydriase et la bradycardie, le chien et le rat ne présentent aucune tolérance à la clonidine).
Carcinogenèse, mutagenèse et altération de la fertilité
Au cours d'une étude sur l'administration diététique de 32 semaines chez le rat (concentration fixe), des doses de chlorhydrate de clonidine équivalant à entre 32 et 46 fois la dose maximum quotidienne recommandée chez l'humain n'ont pas démontré de pouvoir carcinogène. La fertilité des rats et des rates n'a pas été affectée par l'administration de doses de chlorhydrate de clonidine allant jusqu'à 150 mcg/kg, ou environ 3 fois la dose maximum quotidienne recommandée chez l'humain). La fertilité des rates a toutefois semblé affectée (dans une autre étude) à l'administration de doses allant de 500 à 2 000 mcg/kg, ou de 10 à 40 fois la dose maximum quotidienne recommandée chez l'humain.
Tératogenèse
Chez le lapin, des études sur la reproduction avec des doses équivalant à environ 3 fois la dose maximum quotidienne recommandée chez l'humain n'ont pas révélé de pouvoir tératogène ni embryotoxique. Cependant, l'administration chez le rat de doses aussi faibles que le tiers de la dose maximum quotidienne recommandée chez l'humain a été associée à une augmentation de la résorption au cours d'une étude pendant laquelle les mères ont été traitées de façon continue deux mois avant le rut. L'augmentation de la résorption n'a pas été associée à l'administration de doses identiques ou plus fortes (jusqu'à 3 fois la dose maximum quotidienne recommandée chez l'humain) lorsque les mères ont été traitées du 6e au 15e jour de la gestation. Une augmentation de la résorption a été observée à des doses beaucoup plus élevées (40 fois la dose maximum quotidienne recommandée chez l'humain) chez la rate et la souris traitées du premier au 14e jour de la gestation (la dose la plus faible utilisée dans cette étude était de 500 mcg/kg).
RÉFÉRENCES
- 1.
Arndts D, Doevendans J, Kirsten R, Heintz B. NEW ASPECTS OF THE
PHARMACOKINETICS AND PHARMACODYNAMICS OF CLONIDINE IN MAN. Eur J Clin Pharmacol 1983;24:21-30.
- 2. Anavekar SN, Jarrott B, Toscano M, Louis WJ. Pharmacokinetic and pharmacodynamic studies of oral clonidine in normotensive subjects. Eur J Clin Pharmacol 1982;23:1-5.
- 3.
Baer L et al. Suppression of renin and aldosterone by clonidine. Ann Intern Med 1971;
74:830.
- 4. Boutroy MJ, Gisonna CR, Legagneur M. Clonidine: placental transfer and neonatal adaption. Early Hum Dev 1988; 17:275-286.
- 5. Boutroy MJ, Gisonna C, Legagneur M, Vert P. Hypertensive crisis in infants born to clonidine treated mothers. 5th World Cong on the International Society for the Study of Hypertension in Pregnancy 1987. Clin Exp Hypertens (B) 1987;6:261.
- 6.
Campese VM, Massry SG. Effects of acute and chronic treatment with clonidine. Chest
1983 ;83(Suppl):380-383.
- 7. Cohen IM, O’Connor DT, Preston RA, Stone RA. Reduced renovascular resistance by clonidine. Clin Pharmacol Ther 1979; 26:572-577.
- 8. Conolly ME, (ed). Catapres in Hypertension. Butterworths : London, 1970.
- 9.
Davidov M, et al. The antihypertensive effects of an imidazoline compound. Clin
Pharmacol Ther 1967;8(Nov.-Dec:810-816.
- 10.
Delbruck 0 von. Results of toxicological and teratological animal experiments with 2-
(2,6-dichlorophenylamino )-2-imidazoline hydrochloride. ArzneimittelForsch 1966; 16 : 1 053-55.
- 11.
Elizur A, Liberson Z. An acute psychotic episode at the beginning of clonidine therapy.
Prog Neuropsychopharmacol 1980;4:211-213.
- 12. Ferder L, Inserra F, Medina F. Safety aspects of long-term antihypertensive therapy (10 years) with clonidine. Sat Symp on Neurotransmission and Neuromodulation, Heidelberg 11th Sci Mtg of the International Society of Hypertension, Heidelber 4 Sep 1986. J Cardiovasc Pharmacol 1987;10 (Suppl 12):S104-S108.
- 13. Fillastre JP, Dubois D, Brunelle P. Plasma half-life of 1 4C-clonidine in normal and uraemic patients. Round Table Mtg, Inst of Cardiovascular Research, Milan 24-25 Nov 1973. In : Aspetti Moderni del Trattamento dell’lpertensione arteriosa. Ed. Zanchetti, A.; Enrico, M. - Florence : Boehringer Ingelheim, 1973 P81-85 1973.
- 14. Fogari R, Corradi L. Interaction of clonidine and beta blocking agents in the treatment of essential hypertension. lnt Symp on Clonidine in Hypertension, Geneva 14-16 Jun 1984. In : Low Dose Oral and Transdermal Therapy of Hypertension Ed. Weber, MA.; Drayer, J.I.M., Kolloch, R-Darmstadt : Steinkopff Verlag, 1985.- P118-121,1985.
- 15. Frisk-Holmberg M. The effectiveness of clonidine as an antihypertensive in a two-dose regimen. Acta Med Scand 1980;207:43-45.
- 16. Gavrilovich L, et al. The value of Catapres and diuretics in the treatment of acute and chronic hypertension. Clin Res 1969; 17(i):16.
- 17.
Gifford RW. Clonidine in the management of mild hypertension in twenty-two patients.
Cleveland Clinic Foundation. 1 969;36 : 173-82.
- 18. Graubner W, Wolf M. Critical reflections about the mechanism of action of 2-(2,6- dichlorophenylamino )-2-imidazoline hydrochloride. Arzneimittel-\ Forsch 1966; 16 : 1055-58.
- 19. Hartikainen-Sorri AL, Heikkinen JE, Koivisto M. Pharmacokinetics of clonidine during pregnancy and nursing. Obstet Gynecol 1 987;69:598-600.
- 20.
Hoobler SW, Sagastume E. Clonidine hydrochloride in the treatment of hypertension.
Am J Cardiol 1971;28:67-73.
- 21.
Hossmann V, Specht T. Clonidine in depressed kidney function. Clonidine Workshop,
Essen 3-4 Dec 1982. In : Central Blood-Pressure Regulation : the Role of Alpha-2 Receptor Stimulation. Ed. Hayduk, K., Bock, K.D., Darmstadt : Steinkopff Verlag, 1 983-p1 01-112,1983.
- 22. Hutchison JC, et al. The use of clonidine hydrochloride in ambulatory hypertensive patients. Angiology 1 971 ;22:647-58.
- 23. Izzo JL, Santarosa RP, Larrabee PS, Smith RJ, Kallay MC. Increased plasma norepinephrine and sympathetic nervous activity in essential hypertensive and uremic humans: effects of clonidine. Sat Symp on Neurotransmission and Neuromodulation, Heidelberg 11th Sci Mtg of the International Society of Hypertension, Heidelberg 4 Sep 1986. J Cardiovasc Pharmacol 1987;10-(Suppl 12):S225-299.
- 24.
Khan A, et al. qlonidine (Catapres): a new antihypertensive agent. Curr Ther Res 1970;
12(1): 10-18.
- 25.
Kobinger W, Walland A. Investigations into the mechanism of the hypotensive effect of
2-(2,6-dichlorophenylamino) -2- imidazoline-HCI. Europ J Pharmacol 1 967;2:1 55-62.
- 26.
Lowenthal DT. PHARMACOKINETICS OF CLONIDINE. J Cardiovasc Pharmacol
1980;2:S29-S37.
- 27.
McRaven DR, et al. The effect of clonidine on hemodynamics in hypertensive patients.
Am Heart J 1978;81 (4):482-9.
- 28. MacGregor TR, Relihan GL, Keirns JJ. Pharmacokinetics of oral sustained release clonidine in humans. Arzneimittelforschung 1985;35 :440-446.
- 29.
Mroczek W, et al. Comparison of clonidine and methyldopa in hypertensive patients.
Clin Pharmacol Ther 1971; 13:147-8.
- 30. Nayler WG, et al. Effect of the hypotensive drug St-i 55 (Catapres) on the heart and peripheral circulatin. J Pharmacol Exp Ther 1968;164:45-9.
- 31.
Onesti G, et al. Pharmacodynamic effects of a new antihypertensive drug, Catapres (St-i
- 55) Circulation 1969;39:2 19-28.
- 32.
Onesti G, et al. Antihypertensive effect of clonidine. Suppl II to Circulation 28 and 29.
1971:11-53-11-69.
- 33.
Parsons WB, Morledge JH. Antihypertensive effect of a new imidazoline compound
(clonidine) and chlorthalidone, individually and in combination. Am J Cardiol. 1970;26:258-61.
- 34. Paul RR, Bansal K, Sharma PL, Wahi PL. Double blind cross over clinical trial of clonidine hydrochloride versus placebo in hypertensive patients. J Assoc Physicians India 1975;23:667-671.
- 35. Putzeys MR, Hoobler SW. Comparison of clonidine and methyldopa on blood pressure and side effects in hypertensive patients. Am Heart J 1972;83(4):464-68.
- 36.
Schwartz AB. Clonidine : a new potent antihypertensive agent. Drug Ther 1971;1 :39-
41.
- 37. Smet G, et al. Clinical observations on a new antihypertensive drug, 2-(2, 6-dichlorophenylamino)-2-imidazoline hydrochloride. Am Heart J 1969;77 (4) :47 3-78.
- 38. Sung PK, et al. Effects of clonidine and chlorthalidone on blood pressure and glucose tolerance in hypertensive patients. Curr Ther Res 1971; 13(5):280-85.
- 39. Thomson P. et al. Studies on the mechanism of divergent actions of a new antihypertensive compound during acute and chronic administration to man. Clin Res 1969;i7 : 104.
- 40. Todesco 5, Huber W, Romagnoli GF, Gambari PF, Guardini R, Borsatti A. Effects of clonidine therapy on exchangeable sodium and renal hemodynamics in essential hyptertension. Arzneimittelforschung 1974; 24:348-351. (74-0191).
- 41. Toubes DB, et al. Hypotensive effects of clonidine and chlorthalidone: Controlled clinical trial of drugs administered singly and in combination. Am Heart J 1971 ;82(3):312-18.
- 42. Wing LMH, Reid JL, Davies DS, Neill EAM, Tippett P, Dollery CT. Pharmacokinetic and concentration-effect relationships of clonidine in essential hypertension. Eur J Clin Pharmacol 1977;12:463-469.
- 43. Yeh BK, et al. Antihypertensive effect of clonidine: Its use alone and in combination with hydrochlorthiazide and guanethidine in the treatment of hypertension. Arch Intern Med 1971; 127:233-37.
- 44.
Lowenthal DT. Pharmacokinetics of Clonidine. J Cardiovasc Pharmacol 1980;2:S29-
S37.
- 45. Frisk-Holmberg M. Effect of clonidine at steady state on blood pressure in spontaneously hypertensive rats. Interaction of various alpha-adrenoceptor anatagonists. Acta Physiol Scand 1984, 120 : 37-42.
- 46. Andrejak M, Fournier A, Coevoet B, et al. Suppression de l’effet antihypertenseur de la clonidine par la prise simultanée d’un antidépresseur tricyclique. Probléme pratique du traitement d’un hypertendu déprimé. Nouv Presse Med 1977;6:2603.
- 47. Lacomblez L, Warot D, Bouche P, et al. Suppression de l’effet antihypertenseur de la clonidine par la clomipramine. Rev Med Interne 1988;9:291-293.
- 48.
Briant RH, Reid JL, Dollery CT. Interaction between clonidine and desipramine in man.
Br Med J 1973;1:522-523.
- 49.
Hui KK. Hypertensive crisis induced by interaction of clonidine with imipramine.
Geriatr Soc 1983;31(3):164-165.
- 50. Fruncillo RJ, Gibons WJ, Vlasses PH et al. Severe hypotension associated with concurrent clonidine and antipsychotic medication. Am J Psychiatry 1985;142:274.
- 51. Radack KL, Deck CC, Bloomfield SS. Ibuprofen interferes with the efficacy of antihypertensive drugs: A randomized double-blind placebo-controlled trial of ibuprofen compared with acetaminophen. Ann Int Med 1987, 107:628-635.
- 52. Popper CW. Combining methylphenidate and clonidine: pharmacologic questions and news reports about sudden death. J Child Adolesc Psychopharmacol 5 (3), 157 – 166 (1995).
- 53. Monographie de Catapres®, Boehringer Ingelheim (Canada) Ltée. Numéro de contrôle de la présentation : 154435. Date de révision : 21 juin 2012.
- 54. Teva Canada Limitée. Monographie de produit : Pr TEVA-CLONIDINE. Numéro de contrôle : 171843. Date de révision : Le 25 avril 2014.