


Monographie de produit - Cotellic
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 INDICATIONS, 1.1 Enfants | [2023-03] |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques, 4.2 Posologie recommandée et ajustement posologique, Populations particulières, 4.5 Dose oubliée | [2023-03] |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants | [2023-03] |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ..................................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................. 5
4.4 Administration ......................................................................................................... 8
4.5 Dose oubliée ............................................................................................................ 8
5 SURDOSAGE ................................................................................................................ 8
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières ....................................................................................... 15
7.1.1 Femmes enceintes ........................................................................................... 15
7.1.2 Femmes qui allaitent ....................................................................................... 16
7.1.3 Enfants ............................................................................................................. 16
7.1.4 Personnes âgées .............................................................................................. 16
8 EFFETS INDÉSIRABLES ................................................................................................ 16
8.1 Aperçu des effets indésirables ............................................................................... 16
8.2 Effets indésirables observés au cours des études cliniques .................................. 18
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 20
8.5 Effets indésirables observés après la commercialisation ...................................... 21
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 21
9.2 Aperçu des interactions médicamenteuses .......................................................... 21
9.3 Interactions médicament-comportement ............................................................. 22
9.4 Interactions médicament-médicament ................................................................. 22
9.5 Interactions médicament-aliment ......................................................................... 24
9.6 Interactions médicament-plante médicinale ........................................................ 24
9.7 Interactions médicament-épreuves de laboratoire............................................... 24
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 24
10.1 Mode d’action .................................................................................................. 24
10.2 Pharmacodynamie ........................................................................................... 24
10.3 Pharmacocinétique .......................................................................................... 25
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 27
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT ............................... 27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 28
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 28
14 ÉTUDES CLINIQUES .................................................................................................... 29
14.1 Études cliniques par indication ........................................................................ 29
Mélanome non résécable ou métastatique – COTELLIC en association avec le vémurafénib ..................................................................................................................... 29
15 MICROBIOLOGIE ....................................................................................................... 33
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 33
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 35
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
COTELLIC® (cobimétinib) est indiqué, en association avec le vémurafénib, dans le traitement des patients atteints d’un mélanome métastatique ou non résécable, à mutation BRAF V600.
Avant l’administration du traitement par COTELLIC en association avec le vémurafénib, la présence d’un mélanome à mutation BRAF V600 doit être confirmée par un test validé.
Les données cliniques corroborant l’efficacité de COTELLIC en association avec le vémurafénib en présence d’une mutation BRAF V600K sont limitées (voir 14 ÉTUDES CLINIQUES). Aucune donnée clinique n’existe pour les mutations BRAF V600 moins courantes.
Aucune donnée clinique n’atteste de l’efficacité de COTELLIC en association avec le vémurafénib chez des patients atteints d’un mélanome malin non cutané.
Comme COTELLIC est utilisé en association avec le vémurafénib, se reporter aussi à la monographie du vémurafénib.
1.1 Enfants
Enfants (< 18 ans)
D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de COTELLIC n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, Enfants et 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique – Populations particulières et états pathologiques).
2 CONTRE-INDICATIONS
Le cobimétinib est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Les réactions indésirables au médicament cliniquement importantes qui suivent, dont certaines sont graves ou potentiellement mortelles, ont été observées lors des essais cliniques menés sur l’association COTELLIC-vémurafénib.
|
COTELLIC ne doit pas être administré en concomitance avec un inhibiteur puissant ou modéré du CYP3A (voir 9 INTERACTIONS MÉDICAMENTEUSES). Le traitement par COTELLIC, pris en association avec le vémurafénib, doit être prescrit et supervisé par un médecin qualifié ayant de l’expérience dans l’emploi d’agents anticancéreux. |
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Veuillez également consulter la monographie du vémurafénib pour obtenir les directives posologiques complètes.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
La dose recommandée de COTELLIC est de 60 mg (trois comprimés à 20 mg) une fois par jour. COTELLIC est administré selon des cycles de 28 jours. Chaque dose de COTELLIC se compose de trois comprimés à 20 mg (60 mg) et doit être prise une fois par jour pendant 21 jours consécutifs (jours 1 à 21 – période de traitement). Le traitement doit ensuite être arrêté pendant sept jours (jours 22 à 28 – pause de traitement). Chaque cycle de traitement subséquent par COTELLIC ne commence qu’après la pause de traitement de sept jours.
Durée du traitement
Le traitement par COTELLIC doit se poursuivre jusqu’à ce que le patient n’en tire plus de bienfaits ou jusqu’à l’apparition d’une toxicité inacceptable.
Ajustement posologique
L’ajustement posologique de COTELLIC doit se fonder sur l’évaluation par le médecin de l’innocuité ou de la tolérabilité pour le patient. L’ajustement posologique de COTELLIC est indépendant de l’ajustement posologique du vémurafénib. La décision de réduire la dose de chaque médicament doit reposer sur une évaluation clinique.
Ne pas administrer COTELLIC en monothérapie pour traiter le mélanome avancé.
Si des doses ne sont pas prises pour cause de toxicité, les doses omises ne doivent pas être remplacées.
Une fois que la dose de COTELLIC a été réduite, il ne faut pas l’augmenter par la suite.
Ajustements posologiques de COTELLIC recommandés en cas d’administration concomitante d’autres médicaments
Si l’administration concomitante à court terme (14 jours ou moins) d’un inhibiteur modéré du CYP3A est inévitable chez un patient prenant COTELLIC à 60 mg, surveiller étroitement le patient pour déceler tout problème d’innocuité et réduire la dose à 20 mg pendant la prise de l’inhibiteur. Lorsque l’inhibiteur modéré du CYP3A n’est plus administré, reprendre la dose antérieure de COTELLIC (60 mg).
Ajustements posologiques de COTELLIC recommandés en cas de réactions indésirables au médicament
Les recommandations générales sur les ajustements posologiques de COTELLIC sont présentées au tableau 1 et les recommandations en cas de réactions indésirables au médicament spécifiques, au tableau 2, ci-dessous.
Tableau 1 Ajustements posologiques de COTELLIC recommandés
| Grade (CTC-AE)* | Posologie de COTELLIC recommandée |
|---|---|
| Grade 1 ou 2 (tolérable) | Ne pas réduire la dose |
| Grade 2 (intolérable) ou 3 et 4 | |
| 1re survenue | Arrêter le traitement jusqu’à l’obtention d’un grade ≤ 1; reprendre le traitement à 40 mg une fois par jour [première réduction de la dose] |
| 2e survenue | Arrêter le traitement jusqu’à l’obtention d’un grade ≤ 1; reprendre le traitement à 20 mg une fois par jour [deuxième réduction de la dose] |
| 3e survenue | Arrêter définitivement le traitement par COTELLIC |
* Intensité des manifestations indésirables cliniques selon le système de classification CTC-AE (Common Terminology Criteria for Adverse Events), version 4.0.
Tableau 2 Ajustements posologiques de COTELLIC recommandés en cas de réactions indésirables au médicament spécifiques
| Réaction indésirable au médicament | Ajustement posologique de COTELLIC | |
|---|---|---|
| Rhabdomyolyse ou augmentation symptomatique du taux de CPK | Arrêter l’administration de COTELLIC pendant jusqu’à 4 semaines
| |
| Augmentation asymptomatique du taux de CPK | Grade ≤ 3 | Il n’est pas nécessaire de modifier la dose de COTELLIC ou d’interrompre le traitement pour prendre en charge les augmentations asymptomatiques de la créatine phosphokinase (CPK) de grade ≤ 3. |
| Grade 4 | Arrêter l’administration de COTELLIC pendant jusqu’à 4 semaines :
| |
| Anomalies des valeurs de la fonction hépatique et hépatotoxicité | Première survenue au grade 4 | Arrêter l’administration de COTELLIC pendant jusqu’à 4 semaines
|
| Récidive au grade 4 | Arrêter définitivement l’administration de COTELLIC | |
| Occlusion veineuse rétinienne (OVR) | Arrêter définitivement l’administration de COTELLIC | |
| Rétinopathie séreuse | Arrêter l’administration de COTELLIC pendant jusqu’à 4 semaines
| |
| Réaction indésirable au médicament | Ajustement posologique de COTELLIC | |
| Photosensibilité | Grade ≤ 2 (tolérable) | Prendre en charge par des soins de soutien |
| Grade 2 (intolérable), grade ≥ 3 | Arrêter l’administration de COTELLIC jusqu’à l’obtention d’un grade ≤ 1. Reprendre le traitement par COTELLIC à la même posologie. | |
| Éruption cutanée | Grade ≤ 2 (tolérable) | Prendre en charge par des soins de soutien |
| Grade 2 (intolérable) ou grade ≥ 3 | Éruption acnéiforme : Suivre les recommandations générales sur les ajustements posologiques de COTELLIC présentées au tableau 1 Éruption non acnéiforme ou maculopapulaire : Poursuivre l’administration de COTELLIC sans ajuster la posologique (si indiqué sur le plan clinique) | |
| Diminution asymptomatique absolue de la FEVG > 10 % par rapport au départ et valeur inférieure à la limite inférieure de la normale (LIN) de l’établissement | Arrêter l’administration de COTELLIC pendant 2 semaines; réévaluer la FEVG Reprendre le traitement à la prochaine dose inférieure si toutes les conditions suivantes sont respectées :
Arrêter définitivement le traitement si l’une des conditions suivantes est présente :
| |
| Diminution symptomatique de la FEVG par rapport au départ | Arrêter l’administration de COTELLIC pendant jusqu’à 4 semaines; réévaluer la FEVG Reprendre le traitement à la prochaine dose inférieure si toutes les conditions suivantes sont respectées :
Arrêter définitivement le traitement si l’une des conditions suivantes est présente :
| |
| Hémorragie | Grade 3 | Arrêter l’administration de COTELLIC pendant jusqu’à 4 semaines Reprendre le traitement par COTELLIC à la prochaine dose inférieure si l’hémorragie passe au grade 0 ou 1 et si approprié sur le plan clinique et en cas d’amélioration Arrêter définitivement le traitement si aucune amélioration pendant 4 semaines ou si indiqué sur le plan clinique |
| Grade 4 ou hémorragie cérébrale (peu importe le grade) | Arrêter définitivement l’administration de COTELLIC | |
Enfants (< 18 ans) : Santé Canada n’a pas autorisé d’indication pour cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, Enfants et 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique – Populations particulières et états pathologiques).
Personnes âgées (≥ 65 ans) : aucun ajustement posologique de COTELLIC n’est requis chez les patients de 65 ans et plus.
Insuffisance rénale : aucune étude pharmacocinétique officielle n’a été menée sur l’utilisation de COTELLIC chez des patients atteints d’une insuffisance rénale. Aucun ajustement posologique n’est recommandé chez les patients atteints d’une insuffisance rénale légère ou modérée. L’innocuité et l’efficacité de COTELLIC n’ont pas été établies chez les patients atteints d’une insuffisance rénale grave (voir 10 PHARMACOLOGIE CLINIQUE).
Insuffisance hépatique : aucun ajustement posologique n’est recommandé en cas d’insuffisance hépatique, selon une étude pharmacocinétique menée chez des sujets atteints d’insuffisance hépatique recevant une dose de 10 mg de cobimétinib. Chez les patients atteints d’insuffisance hépatique grave, les concentrations plasmatiques de cobimétinib libre ont été plus élevées que chez les patients ayant une fonction hépatique normale (voir 10 PHARMACOLOGIE CLINIQUE). La prudence s’impose chez les patients atteints d’insuffisance hépatique, en raison du manque d’information sur le schéma posologique recommandé et du risque d’anomalies des épreuves hépatiques de laboratoire qui peuvent survenir lorsque COTELLIC est utilisé en association avec le vémurafénib (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4.4 Administration
Chaque dose de trois comprimés à 20 mg (60 mg) peut être prise avec ou sans nourriture (voir 10 PHARMACOLOGIE CLINIQUE). Les comprimés COTELLIC doivent être avalés en entier avec un verre d’eau.
4.5 Dose oubliée
Si une dose prévue de COTELLIC est omise, elle peut être prise jusqu’à 12 heures avant la dose suivante pour respecter le schéma d’administration uniquotidienne. Ne pas prendre deux doses en même temps.
En cas de vomissements après l’administration de COTELLIC, le patient ne doit pas prendre une dose supplémentaire de COTELLIC ce jour-là, et le traitement doit être poursuivi comme prescrit, le lendemain.
5 SURDOSAGE
Aucun cas de surdosage n’a été signalé durant les essais cliniques menés chez l’humain. En cas de surdosage soupçonné, l’administration COTELLIC doit être interrompue et des soins de soutien doivent être administrés. Il n’existe aucun antidote particulier pour COTELLIC.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. |
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Description
COTELLIC est offert sous forme de comprimés à 20 mg pelliculés, blancs et rond avec l’inscription en creux « COB » sur un côté. COTELLIC est fourni sous forme de plaquettes alvéolées en PVC/PVDC contenant 63 comprimés pelliculés (21 comprimés par plaquette alvéolée et trois plaquettes alvéolées par boîte).
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
COTELLIC ne doit pas être administré en présence d’un mélanome à mutation BRAF de type sauvage. Ne pas administrer COTELLIC non plus dans des cas de mélanome métastatique ou non résécable si la présence d’une mutation BRAF est inconnue.
Aucune donnée clinique n’atteste de l’efficacité de COTELLIC pour traiter les métastases cérébrales associées à un mélanome à mutation BRAF V600. Les patients atteints de lésions évolutives du SNC ont été exclus de l’essai de phase III, et moins de 1 % des patients inscrits avaient déjà reçu un traitement pour des métastases cérébrales. Une étude sur la distribution tissulaire menée chez le rat a permis de montrer que le taux de cobimétinib était faible dans les tissus du SNC protégés par la barrière hémato-encéphalique. COTELLIC n’est pas recommandé chez les patients atteints d’un mélanome à mutation BRAF V600 qui présentent des métastases cérébrales évolutives non traitées (voir 16 TOXICOLOGIE NON CLINIQUE).
Cancérogenèse et mutagenèse
Aucune étude n’a été menée sur la carcinogénicité du cobimétinib (voir 16 TOXICOLOGIE NON CLINIQUE). Dans le cadre de l’essai de phase III, l’incidence d’un second mélanome primitif a été de 0,8 % dans le groupe ayant reçu l’association COTELLIC-vémurafénib, comparativement à 3,3 % dans celui ayant reçu l’association placebo-vémurafénib. L’incidence du carcinome basocellulaire a été de
| Voie d’administration | Forme pharmaceutique/ concentration/teneur/ composition | Ingrédients non médicinaux |
| Orale | Comprimé de 20 mg de cobimétinib (22,2 mg sous forme de fumarate de cobimétinib) | Cellulose microcristalline, croscarmellose sodique, lactose monohydraté et stéarate de magnésium. Les ingrédients utilisés dans l’enrobage comprennent les suivants (par ordre alphabétique) : alcool polyvinylique, dioxyde de titane, polyéthylène glycol 3350 (macrogol 3350) et talc. |
6 % dans le groupe ayant reçu l’association COTELLIC-vémurafénib, tandis qu’elle a été de 2 % dans celui ayant reçu l’association placebo-vémurafénib.
Appareil cardiovasculaire
Les patients dont la fraction d’éjection ventriculaire gauche (FEVG) était soit en dessous de la limite inférieure de la normale de l’établissement, soit inférieure à 50 %, présentant une insuffisance cardiaque congestive symptomatique de classe 2 ou plus selon la NYHA, un intervalle QTcF > 450 ms ou une hypertension non maîtrisée de grade 2 ou plus ont été exclus de l’étude de phase III (voir 8 EFFETS INDÉSIRABLES).
Il y a lieu de tenir compte des problèmes cardiaques, des médicaments ayant un effet sur la fréquence cardiaque ou les paramètres de l’ECG ainsi que de la nécessité de surveiller la fréquence cardiaque ou les résultats de l’ECG si COTELLIC est prescrit comme indiqué sur le plan clinique.
Dysfonction ventriculaire gauche
L’innocuité de COTELLIC n’a pas été établie en présence d’une FEVG réduite.
Dans le cadre de l’étude de phase III, tous les patients ont passé régulièrement des évaluations de la FEVG, soit par échocardiographie, soit par ventriculographie isotopique, pendant le traitement. Une diminution de la FEVG par rapport au départ a été signalée chez des patients ayant reçu COTELLIC (voir 8 EFFETS INDÉSIRABLES). Des diminutions de la FEVG de grade 2 ou plus ont été signalées chez 11 % des patients ayant reçu l’association COTELLIC-vémurafénib, comparativement à 5 % de ceux ayant reçu l’association placebo-vémurafénib. Dans le groupe ayant reçu COTELLIC en association avec le vémurafénib, le délai médian avant la première baisse de la FEVG (tous grades confondus) a été de 4 mois (plage de 1 à 26 mois). La résolution de la baisse de la FEVG a été consignée dans 86 % des cas, et le délai médian avant la résolution a été de 3 mois (de 0,1 à 10 mois).
Un patient ayant participé à l’étude de phase Ib et traité par l’association COTELLIC-vémurafénib à une dose thérapeutique a développé une myocardiopathie congestive de grade 3. Le traitement par COTELLIC a été arrêté définitivement; la FEVG est ensuite passée de 25 à 36 % environ un mois après l’événement.
COTELLIC n’est pas recommandé en présence d’une FEVG réduite (< 50 % ou en dessous de la limite inférieure de la normale de l’établissement) au départ. COTELLIC doit être utilisé avec prudence en présence d’états pathologiques risquant de nuire à la fonction ventriculaire gauche (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire). Une diminution de la FEVG par rapport aux valeurs initiales peut être prise en charge par l’interruption du traitement, la réduction de la dose ou l’arrêt du traitement (voir 4 POSOLOGIE ET ADMINISTRATION).
Hypertension
Dans le cadre de l’étude de phase III, une hypertension (y compris une crise hypertensive) a été signalée chez 17 % des patients ayant reçu COTELLIC en association avec le vémurafénib et chez 9 % de ceux ayant reçu un placebo en association avec le vémurafénib. L’hypertension a été observée à des fréquences similaires, qu’une hypertension soit préexistante ou non. Des cas d’hypertension de grade ≥ 3 ont été signalés chez 7 % des patients traités par l’association COTELLIC-vémurafénib et chez 3 % de ceux traités par l’association placebo-vémurafénib. Une plus grande proportion de patients ayant reçu COTELLIC en association avec le vémurafénib ont reçu un traitement pour leur hypertension, comparativement aux patients ayant reçu un placebo en association avec le vémurafénib (12 % vs 5 %, respectivement) (voir
7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Conduite de véhicules et utilisation de machines
Aucune étude n’a évalué l’effet du médicament sur la capacité à conduire un véhicule ou à faire fonctionner une machine.
Des troubles de la vue ont été signalés chez certains patients traités par COTELLIC au cours des essais cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle et 8 EFFETS INDÉSIRABLES). Il faut conseiller aux patients de s’abstenir de conduire ou d’utiliser des machines s’ils présentent des troubles de la vue ou tout autre effet indésirable susceptible de réduire leurs capacités.
Système sanguin et lymphatique
Hémorragie
Une hémorragie, y compris une hémorragie majeure définie comme un saignement symptomatique dans une région vitale ou un organe, peut survenir pendant le traitement par COTELLIC. Des cas d’hémorragie grave, y compris des hémorragies intracrâniennes et des saignements dans les voies digestives, ont été signalés chez des patients traités par COTELLIC dans des essais cliniques et après la commercialisation du produit. Dans la plupart des cas, les patients présentaient d’autres facteurs de risque d’hémorragie.
Dans le cadre de l’étude de phase III, des événements hémorragiques ont été signalés plus souvent dans le groupe ayant reçu l’association cobimétinib-vémurafénib (14 %) que dans le groupe ayant reçu l’association placebo-vémurafénib (9 %); ces événements étaient de grade 3 chez 1,2 % et 0,8 % des sujets, respectivement. Les événements observés à des fréquences plus élevées dans le groupe recevant l’association COTELLIC-vémurafénib comprenaient l’hémorragie cérébrale (1 % vs 0 %), l’hémorragie des voies digestives (4 % vs 2 %), l’hémorragie de l’appareil reproducteur (2 % vs < 1 %) et l’hématurie (3 % vs 1 %). Il faut surveiller les patients afin de déceler la présence de tout signe ou symptôme d’un événement hémorragique pendant le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Les hémorragies peuvent être prises en charge par l’interruption du traitement, la réduction de la dose ou l’arrêt du traitement (voir 4 POSOLOGIE ET ADMINISTRATION). Il faut faire preuve de prudence chez les patients présentant d’autres facteurs de risque d’hémorragie ou chez les patients qui prennent en concomitance des médicaments pouvant augmenter le risque de saignement (y compris un traitement antiplaquettaire ou anticoagulant).
Fonction hépatique
Une hépatotoxicité peut survenir avec le traitement par COTELLIC. Dans le cadre de l’étude de phase III, des anomalies des épreuves hépatiques de laboratoire de grade ≥ 3 ont été signalées plus fréquemment chez les patients ayant reçu COTELLIC en association avec le vémurafénib que chez ceux ayant reçu un placebo en association avec le vémurafénib (24 % vs 15 %, respectivement) (voir 8 EFFETS INDÉSIRABLES). Un patient (0,4 %) traité par l’association COTELLIC-vémurafénib a présenté des élévations concomitantes du taux d’alanine aminotransférase (ALT) plus de trois fois la limite supérieure de la normale (LSN) et de bilirubine plus de deux fois la LSN sans signe de cholestase (augmentation significative du taux sérique de phosphatase alcaline), alors que cela ne s’est pas produit chez les patients traités par l’association placebo-vémurafénib. Les taux d’ALT et de bilirubine sont revenus à la normale après l’arrêt de l’administration des deux médicaments. Il faut surveiller les valeurs de la fonction hépatique obtenues aux épreuves de laboratoire avant l’instauration du traitement d’association, puis chaque mois pendant le traitement (voir
7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Les anomalies des résultats des épreuves de la fonction hépatique de grade 4 peuvent être prises en charge par l’interruption du traitement, la réduction de la dose ou l’arrêt du traitement (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
Système immunitaire
Des cas d’hypersensibilité de grade 3 ont été signalés chez trois patients (1,2 %) du groupe ayant reçu l’association COTELLIC-vémurafénib, alors qu’aucun événement semblable ne s’est produit dans le groupe ayant reçu l’association placebo-vémurafénib; tous les événements ont nécessité une hospitalisation et une corticothérapie.
Surveillance et épreuves de laboratoire
Avant l’administration d’un traitement par COTELLIC en association avec le vémurafénib, la présence d’un mélanome à mutation BRAF V600 doit être confirmée par un test validé.
Évaluer la fraction d’éjection ventriculaire gauche avant le début du traitement afin de déterminer les valeurs initiales, puis après le premier mois de traitement et au moins tous les trois mois ou comme indiqué sur le plan clinique jusqu’à l’arrêt du traitement (voir 4 POSOLOGIE ET ADMINISTRATION). Tous les patients qui reprennent le traitement à une dose réduite de COTELLIC doivent se soumettre à des mesures de la FEVG après 2, 4, 10 et 16 semaines environ, et comme indiqué sur le plan clinique par la suite.
Surveiller les résultats de l’ECG avant de commencer le traitement, puis régulièrement pendant le traitement par COTELLIC administré avec le vémurafénib (voir 10 PHARMACOLOGIE CLINIQUE).
Mesurer la tension artérielle à intervalles réguliers pendant le traitement, en maîtrisant l’hypertension comme indiqué sur le plan clinique.
Effectuer un examen ophtalmologique, dont une évaluation rétinienne, avant le début du traitement ainsi qu’à intervalles réguliers pendant le traitement, si indiqué sur le plan clinique, et chaque fois qu’un nouveau trouble de la vue ou l’aggravation d’un trouble existant sont signalés (voir 4 POSOLOGIE ET ADMINISTRATION).
Une évaluation dermatologique doit être effectuée avant l’instauration du traitement ainsi qu’à intervalles réguliers pendant le traitement (voir 4 POSOLOGIE ET ADMINISTRATION). Aviser les patients d’informer leurs professionnels de la santé de tout changement cutané. Le suivi dermatologique doit se poursuivre pendant six mois après l’arrêt du traitement.
Il faut surveiller les patients afin de déceler la présence de tout signe ou symptôme d’un événement hémorragique pendant le traitement. Une formule sanguine complète doit être réalisée avant le début du traitement, puis régulièrement pendant le traitement ou comme indiqué sur le plan clinique (voir
8 EFFETS INDÉSIRABLES; 4 POSOLOGIE ET ADMINISTRATION).
Surveiller les valeurs de la fonction hépatique obtenues aux épreuves de laboratoire pour déceler toute anomalie avant l’instauration du traitement d’association, puis chaque mois pendant le traitement ou plus souvent comme indiqué sur le plan clinique (voir 8 EFFETS INDÉSIRABLES; 4 POSOLOGIE ET ADMINISTRATION).
Les taux sériques de CPK et de créatinine doivent être mesurés avant le début du traitement, afin d’établir les valeurs de base, puis tous les mois pendant le traitement ou comme indiqué sur le plan clinique. En cas d’augmentation du taux de CPK, l’évaluation de la causalité doit tenir compte de la rhabdomyolyse entre autres, y compris les lésions cardiaques (voir 8 EFFETS INDÉSIRABLES; 4 POSOLOGIE ET ADMINISTRATION).
Évaluer les paramètres de chimie sérique avant le début du traitement, puis régulièrement pendant le traitement, selon les lignes directrices de l’établissement ou comme indiqué sur le plan clinique (voir 8 EFFETS INDÉSIRABLES).
Troubles musculosquelettiques et des tissus conjonctifs
Rhabdomyolyse et augmentations du taux sérique de créatine phosphokinase (CPK)
Une rhabdomyolyse et des augmentations du taux sérique de CPK ont été signalées chez des patients prenant COTELLIC dans le cadre d’essais cliniques et après la commercialisation du produit (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés après la commercialisation).
Lors de l’essai de phase III, des augmentations du taux sérique de CPK ont été observées à une fréquence plus élevée avec l’association COTELLIC-vémurafénib qu’avec l’association placebo-vémurafénib (tous grades confondus : (36 % vs 3 %; grades 3-4 : 12 % vs < 1 %). Le délai médian avant la première survenue d’une augmentation du taux de CPK de grades 3−4 a été de 0,5 mois (de 0,4 à 15 mois) chez les patients ayant reçu l’association COTELLIC-vémurafénib; le délai médian avant la résolution complète a été de 0,5 mois (de 0,2 à 27 mois).
Une augmentation du taux sérique de CPK plus de 10 fois la valeur initiale et accompagnée d’une augmentation du taux de créatinine sérique 1,5 fois la valeur initiale ou plus est survenue chez 3,6 % des patients du groupe ayant reçu l’association COTELLIC-vémurafénib et chez 0,4 % de ceux du groupe ayant reçu l’association vémurafénib-placebo. Un cas de rhabdomyolyse accompagné d’une augmentation du taux sanguin de CPK a été signalé dans chaque groupe de traitement (grade 4 avec l’association COTELLIC-vémurafénib et grade 3 avec l’association placebo-vémurafénib).
Il pourrait s’avérer nécessaire d’interrompre le traitement, de réduire la dose ou de mettre fin au traitement en fonction de la gravité des symptômes et du grade de l’augmentation du taux de CPK. Interrompre le traitement avec COTELLIC en présence d’un diagnostic de rhabdomyolyse et surveiller les taux de CPK et d’autres symptômes jusqu’à la guérison. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire; 4 POSOLOGIE ET ADMINISTRATION.
Fonction visuelle
Les patients ayant des antécédents ou des signes de pathologie rétinienne considérés comme des facteurs de risque de décollement de la rétine neurosensoriel, d’occlusion veineuse rétinienne (OVR) ou de dégénérescence maculaire néovasculaire à l’examen ophtalmologique n’ont pas fait l’objet d’études.
Occlusion veineuse rétinienne
Une occlusion veineuse rétinienne (OVR) s’est produite chez un patient (0,4 %) de chaque groupe de l’étude de phase III. Le patient ayant présenté une OVR avec l’association COTELLIC-vémurafénib avait la vue trouble et a reçu le diagnostic d’ischémie rétinienne. L’événement s’est résolu après l’interruption du traitement par l’association COTELLIC-vémurafénib, puis l’administration des deux médicaments a été arrêtée définitivement. Tenir compte des facteurs de risque d’OVR, notamment l’hypertension non maîtrisée, le diabète, l’hypercholestérolémie ou le glaucome, lorsque COTELLIC est prescrit.
COTELLIC n’est pas recommandé en présence d’antécédents d’OVR. Si une OVR est diagnostiquée, arrêter définitivement le traitement par COTELLIC (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire; 4 POSOLOGIE ET ADMINISTRATION).
Rétinopathie séreuse
Une rétinopathie séreuse (accumulation de liquide dans les couches de la rétine) a été observée chez des patients traités par des inhibiteurs des protéines MEK, y compris COTELLIC (voir 8 EFFETS INDÉSIRABLES). Dans le cadre de l’étude de phase III, 27 % des patients traités par l’association COTELLIC-vémurafénib ont présenté une rétinopathie séreuse, comparativement à 4 % de ceux traités par l’association placebo-vémurafénib. La majorité des événements ont été signalés comme étant une choriorétinopathie ou un décollement de la rétine. Dans le groupe traité par l’association COTELLIC-vémurafénib, la majorité des rétinopathies séreuses ont été asymptomatiques (52 % des cas ont été de grade 1). Treize pour cent des patients traités par l’association COTELLIC-vémurafénib ont présenté des rétinopathies séreuses symptomatiques (c.-à-d. de grade ≥ 2).
Dans le groupe traité par l’association COTELLIC-vémurafénib, le délai médian avant la première survenue d’une rétinopathie séreuse, tous grades confondus, a été d’un mois (plage de 0 à 9 mois), tandis que le délai médian avant la résolution a été de 3 mois. La plupart des événements symptomatiques se sont résolus ou sont passés au grade 1 (asymptomatique) dans les quelques mois suivant l’interruption du traitement ou la réduction de la dose.
La rétinopathie séreuse peut être prise en charge par l’interruption du traitement, la réduction de la dose ou l’arrêt du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire; 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : risque pour les femmes et les hommes
Fertilité : Il n’existe aucune donnée clinique sur l’effet de COTELLIC sur la fertilité chez l’humain. Aucune étude n’a été menée spécifiquement sur la fertilité chez des animaux recevant du cobimétinib; toutefois, les effets sur le tissu reproducteur observés lors des études de toxicologie générale menées chez l’animal laissent supposer que le cobimétinib peut nuire à la fertilité.
D’après les résultats chez l’animal, COTELLIC peut réduire la fertilité chez les femmes et les hommes en âge de procréer (voir 16 TOXICOLOGIE NON CLINIQUE).
Risque tératogène : Les femmes en âge de procréer doivent utiliser deux formes de contraception efficaces pendant le traitement par COTELLIC et pendant au moins trois mois après l’arrêt du traitement. Si une patiente conçoit pendant qu’elle prend du cobimétinib, elle doit être informée du danger auquel le fœtus est exposé.
Appareil cutané
Photosensibilité
Une photosensibilité grave a été signalée avec COTELLIC utilisé en association avec le vémurafénib.
Lors de l’essai de phase III, des événements de grade ≥ 3 sont survenus chez 4 % des patients ayant reçu COTELLIC en association avec le vémurafénib, comparativement à aucun événement chez ceux ayant reçu un placebo en association avec le vémurafénib (voir 8 EFFETS INDÉSIRABLES). Aucune tendance n’a été mise en évidence quant au moment de l’apparition des événements de grade ≥ 3. La résolution de ces événements a été documentée chez 9 des 11 patients ayant eu des ajustements posologiques ou ayant reçu des médicaments en concomitance pour traiter ces effets indésirables.
Pendant le traitement, il faut conseiller aux patients d’éviter de s’exposer au soleil, et lorsqu’ils sont à l’extérieur, il faut leur conseiller de porter des vêtements protecteurs et d’appliquer un écran solaire ainsi qu’un baume pour les lèvres à large spectre UVA/UVB (FPS ≥ 30). Les cas de photosensibilité de grade 2 (intolérable) ou de grade ≥ 3 peuvent être pris en charge par l’interruption du traitement, la réduction de la dose ou l’arrêt du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire; 4 POSOLOGIE ET ADMINISTRATION).
Éruption cutanée
Des éruptions cutanées graves ont été signalées avec le traitement par COTELLIC.
Lors de l’étude de phase III, des éruptions cutanées de grade 3 ou 4 ont été signalées chez environ 17 % des patients dans les deux groupes de traitement. Une dermatite acnéiforme de grade 3 ou 4 a été signalée chez 2,4 % des patients ayant reçu l’association COTELLIC-vémurafénib, comparativement à 1,2 % de ceux ayant reçu l’association placebo-vémurafénib. Dans 3,2 % et 1,6 % des cas, respectivement, les patients ont dû être hospitalisés pour traiter l’éruption cutanée. Le délai médian avant la survenue d’éruptions cutanées de grade 3 ou 4 a été de 11 jours dans le groupe traité par l’association COTELLIC-vémurafénib; 93 % des patients qui avaient signalé une éruption cutanée ont obtenu une résolution complète dans un délai médian d’environ 23 jours.
Les éruptions cutanées de grade ≥ 3 peuvent être prises en charge par l’interruption du traitement, la réduction de la dose ou l’arrêt du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire; 4 POSOLOGIE ET ADMINISTRATION).
7.1 Populations particulières
7.1.1 Femmes enceintes
COTELLIC n’est pas recommandé pendant la grossesse. Il n’existe aucune donnée sur l’utilisation de COTELLIC chez les femmes enceintes. D’après son mode d’action et les résultats des études non cliniques menées sur la reproduction, COTELLIC peut nuire au fœtus s’il est administré à une femme enceinte. Lorsque le cobimétinib a été administré à des rates gravides, il a provoqué une embryolétalité et des malformations fœtales des gros vaisseaux et du crâne à des expositions pertinentes sur le plan clinique (voir
16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Femmes qui allaitent
On ne sait pas si COTELLIC passe dans le lait humain. Comme beaucoup de médicaments passent dans le lait humain, le risque pour le nourrisson ne peut pas être exclu. Il y a lieu de décider d’arrêter soit l’allaitement, soit le traitement par COTELLIC, en tenant compte des bienfaits de l’allaitement pour le nourrisson et des bienfaits de COTELLIC pour la mère.
7.1.3 Enfants
Enfants (< 18 ans) : l’innocuité de COTELLIC a été évaluée dans le cadre d’une étude multicentrique de phase I/II, sans insu et à dose croissante, menée auprès de 55 enfants de 2 à 17 ans atteints de tumeurs solides précédemment traitées. La dose maximale tolérée (DMT) était de 0,8 mg/kg/jour pour le comprimé et de 1,0 mg/kg/jour pour la suspension orale. Les effets toxiques limitant la dose signalés ont été les céphalées (1 cas) et la toxicité oculaire (5 cas). Aucune nouvelle manifestation liée à l’innocuité n’a été observée chez les enfants ayant participé à cette étude. Selon les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de COTELLIC chez les enfants n’ont pas été établies; par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacocinétique – Populations particulières et états pathologiques).
Lors d’une étude non clinique de toxicologie, des cas de mortalité de cause inconnue ont été observés chez des rats juvéniles âgés d’environ un ou deux ans (âge équivalent chez l’humain), à des expositions inférieures à celles signalées chez des humains adultes prenant la dose recommandée de 60 mg (voir 10 PHARMACOLOGIE CLINIQUE; 16 TOXICOLOGIE NON CLINIQUE).
7.1.4 Personnes âgées
Parmi les 247 patients atteints d’un mélanome métastatique ou non résécable traités par COTELLIC en association avec le vémurafénib dans le cadre de l’étude de phase III, environ 74 % étaient âgés de moins de 65 ans, 18 %, de 65 à 74 ans et 8 %, de 75 ans ou plus. Comparativement aux patients de moins de 65 ans, un nombre plus élevé de patients âgés de 65 ans ou plus ont présenté des effets indésirables ayant mené à l’arrêt du traitement (27 % vs 13 %) et à l’ajustement posologique (58 % vs 43 %). La sensibilité accrue de certains patients âgés ne peut être éliminée (voir 8 EFFETS INDÉSIRABLES).
D’après l’analyse de pharmacocinétique de population, même si l’élimination du cobimétinib a été inférieure chez les patients plus âgés, cet effet n’est pas jugé comme étant significatif sur le plan clinique (voir 10 PHARMACOLOGIE CLINIQUE).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Étude GO28141
L’innocuité de COTELLIC en association avec le vémurafénib a été évaluée dans une population de 247 patients atteints d’un mélanome localement avancé non résécable ou métastatique, positif pour la mutation BRAF V600, n’ayant jamais été traités et évaluables sur le plan de l’innocuité, dans le cadre de l’étude de phase III GO28141 comparant l’association COTELLIC-vémurafénib à l’association placebo-vémurafénib. Chez les patients ayant reçu l’association COTELLIC-vémurafénib, l’exposition médiane à COTELLIC a été de 274 jours, tandis qu’elle a été de 281 jours pour le vémurafénib.
La fréquence des manifestations indésirables a été similaire dans les deux groupes (environ 98 %). Les manifestations indésirables les plus courantes (≥ 20 %) observées plus fréquemment dans le groupe traité par l’association COTELLIC-vémurafénib ont été la diarrhée, les nausées, une augmentation du taux sanguin de CPK, la photosensibilité, la pyrexie, une augmentation du taux d’ALT, une augmentation du taux d’AST et les vomissements (voir le tableau 4). Les manifestations indésirables les plus courantes (≥ 20 %) observées plus fréquemment dans le groupe traité par l’association placebo-vémurafénib, comparativement au groupe traité par l’association COTELLIC-vémurafénib, ont été l’alopécie (31 % vs 17 %) et l’hyperkératose (27 % vs 9 %), respectivement. De plus, les éruptions cutanées (41 % vs 38 %), l’arthralgie (38 % vs 42 %), la fatigue (37 % vs 33 %), la perte d’appétit (20 % vs 20 %) et une augmentation du taux de GGT (22 % vs 18 %) ont été observées à des fréquences similaires dans les deux groupes.
Le pourcentage de patients ayant présenté des manifestations indésirables de grade ≥ 3 a été plus élevé dans le groupe COTELLIC-vémurafénib que dans le groupe placebo-vémurafénib (75 % vs 61 %). Le délai médian avant la survenue d’une première manifestation indésirable de grade ≥ 3 a été de 0,6 mois dans le groupe traité par l’association COTELLIC-vémurafénib, comparativement à 0,8 mois dans le groupe traité par l’association placebo-vémurafénib.
Des manifestations indésirables graves ont été signalées chez 37 % des patients traités par l’association COTELLIC-vémurafénib, comparativement à 28 % des patients traités par l’association placebo-vémurafénib. Les réactions indésirables graves au médicament signalées chez ≥ 1 % des patients traités par l’association COTELLIC-vémurafénib ont été la pyrexie, la pneumonie, la déshydratation, l’éruption cutanée, l’éruption maculopapulaire, une augmentation du taux d’ALT, une augmentation du taux d’AST, la fibrillation auriculaire, la choriorétinopathie, le décollement de la rétine, la diarrhée, l’obstruction de l’intestin grêle, l’hypersensibilité, les convulsions et l’atteinte rénale aiguë.
Des manifestations indésirables ayant entraîné l’arrêt définitif du traitement d’association ont été consignées pour 17 % des patients ayant reçu l’association COTELLIC-vémurafénib, comparativement à 9 % des patients ayant reçu l’association placebo-vémurafénib. Chez les patients traités par l’association COTELLIC-vémurafénib, les manifestations indésirables les plus fréquentes ayant entraîné l’arrêt définitif du traitement d’association ont été une augmentation du taux d’AST (2,0 %), une augmentation du taux de GGT (1,6 %), une augmentation du taux d’ALT (1,6 %), l’éruption cutanée (1,6 %), la pyrexie (1,2 %) et le décollement de la rétine (1,2 %).
Les manifestations indésirables ont entraîné l’interruption du traitement ou la réduction de la dose chez 47 % des patients traités par l’association COTELLIC-vémurafénib, comparativement à 38 % des patients traités par l’association placebo-vémurafénib. Les raisons les plus fréquentes de l’interruption du traitement ou de la réduction de la dose de COTELLICont été la diarrhée (8 %), la pyrexie (6 %), les vomissements (6 %), l’augmentation du taux sanguin de CPK (2 %), la choriorétinopathie (6 %), le décollement de la rétine (3 %), l’éruption maculopapulaire (5 %) et l’éruption cutanée (5 %), respectivement.
Personnes âgées (≥ 65 ans) : les patients âgés de 65 ans ou plus traités par l’association COTELLIC-vémurafénib ont été plus susceptibles d’avoir des interruptions de traitement ou des ajustements posologiques que les patients âgés de moins de 65 ans (58 % vs 43 %). Les manifestations indésirables ayant mené à un ajustement posologique du traitement d’association chez les patients âgés étaient la diarrhée (19 %), les vomissements (14 %), l’asthénie ou la fatigue (16 %), la pyrexie (9 %), la déshydratation (8 %), une augmentation du taux sérique de créatinine (6 %), une augmentation du taux d’AST (5 %), une augmentation du taux de CPK (5 %) et le décollement de la rétine (6 %).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Le tableau ci-dessous résume les effets indésirables au médicament survenus à une incidence ≥ 5 % supérieure (tous grades confondus) ou à une incidence ≥ 2 % supérieure (grades 3 ou 4) chez les patients traités par l’association COTELLIC-vémurafénib dans le cadre de l’étude de phase III.
Tableau 4 Incidence des effets indésirables tous grades confondus (incidence ≥ 5 % supérieure à celle du groupe témoin) ou de grades 3-4 (incidence ≥ 2 % supérieure à celle du groupe témoin)
| Étude de phase III : GO28141a | |||||
|---|---|---|---|---|---|
COTELLIC + vémurafénib (n = 247) | Placebo + vémurafénib (n =246) | ||||
| Effets indésirables du médicament | Tous grades confondus (%) | Grades 3−4 (%) | Tous grades confondus (%) | Grades 3−4 (%) | |
| Troubles des systèmes sanguin et lymphatique | |||||
| Anémie | 16 | 2 | 9 | 3 | |
| Troubles oculaires | |||||
| Choriorétinopathie | 13 | 1 | <1 | 0 | |
| Vision trouble | 11 | 0 | 2 | 0 | |
| Décollement de la rétine | 9 | 2 | <1 | 0 | |
| Troubles gastro-intestinaux | |||||
| Diarrhée | 61 | 6 | 33 | 1 | |
| Nausées | 43 | 1 | 26 | 1 | |
| Vomissements | 26 | 2 | 14 | 1 | |
| Stomatite | 6 | 0 | 1 | 0 | |
| Étude de phase III : GO28141a | |||||
COTELLIC + vémurafénib (n = 247) | Placebo + vémurafénib (n =246) |
|---|
| Effets indésirables du médicament | Tous grades confondus (%) | Grades 3−4 (%) | Tous grades confondus (%) | Grades 3−4 (%) | |
|---|---|---|---|---|---|
| Troubles généraux et affections au site d’administration | |||||
| Pyrexie | 29 | 1 | 24 | 0 | |
| Frissons | 10 | 0 | 5 | 0 | |
| Investigations | |||||
| Diminution de la fraction d’éjection | 12 | 2 | 5 | 1 | |
| Taux accru de lipase | 4 | 3 | 2 | 1 | |
| Troubles métaboliques et nutritionnels | |||||
| Déshydratation | 4 | 2 | 1 | 0 | |
| Hyponatrémie | 5 | 3 | 1 | <1 | |
| Tumeurs bénignes, malignes et indéterminées | |||||
| Carcinome basocellulaire | 6 | 6 | 2 | 2 | |
| Troubles des tissus cutanés et sous-cutanés | |||||
| Photosensibilitéb | 48 | 4 | 38 | 0 | |
| Éruption maculopapulaire | 15 | 7 | 15 | 5 | |
| Dermatite acnéiforme | 14 | 2 | 97 | 1 | |
| Troubles vasculaires | |||||
| Hypertension | 16 | 6 | 8 | 3 | |
a Données recueillies jusqu’au 30 septembre 2015
b Le chiffre combiné comprend des cas signalés de réaction de photosensibilité, de coup de soleil, de dermatite solaire et d’élastose solaire.
Les effets indésirables (tous grades confondus) suivants ont été signalés à une incidence < 5 % supérieure dans le groupe traité par COTELLIC, comparativement au groupe témoin, dans le cadre de l’étude GO28141 :
Troubles cardiaques : fibrillation auriculaire (4 %)
Troubles oculaires : déficience visuelle (3 %), décollement de l’épithélium pigmentaire rétinien (4 %), décollement de la macula (2 %)
Troubles gastro-intestinaux : douleurs abdominales (11 %), sécheresse buccale (4 %), ulcère aphteux (4 %)
Troubles généraux et affections au site d’administration : œdème périphérique (15 %)
Troubles hématologiques : hémorragies de tous types et de tous grades (14 %)
Troubles du système immunitaire : hypersensibilité (2 %)
Infections et infestations : rhinopharyngite (8 %), folliculite (7 %), conjonctivite (6 %), herpès buccal (4 %), panniculite (3 %), infection à Candida (2 %)
Épreuves de laboratoire : augmentation du taux de cholestérol sanguin (7 %), augmentation du taux de lactate déshydrogénase (5 %)
Troubles métaboliques et nutritionnels : hyperglycémie (3 %), hypophosphatémie (4 %)
Troubles musculosquelettiques et des tissus conjonctifs : myalgie (15 %), faiblesse musculaire (4 %)
Troubles du système nerveux : étourdissements (6 %)
Troubles respiratoires, thoraciques et médiastinaux : pneumonite (2 %) et pneumopathie interstitielle (1 %)
Troubles des tissus cutanés et sous-cutanés : éruption cutanée (41 %), prurit* (19 %), sécheresse de la peau* (12 %), syndrome d’érythrodysesthésie palmo-plantaire (7 %), urticaire (4 %), érythème noueux (4 %), dermatite (3 %)
* Effets indésirables observés dans le cadre d’une étude sur le cobimétinib en monothérapie (étude américaine ML29733). Cependant, ces effets indésirables ont également été signalés dans le cadre d’études cliniques portant sur l’association cobimétinib-vémurafénib menées chez des patients atteints de mélanomes non résécables ou métastatiques.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Tableau 5 Incidence des anomalies de laboratoire survenant chez ≥ 10 % (tous grades confondus) ou ≥ 2 % (grades 3−4) des patients ayant participé à l’étude GO28141*
| Étude de phase III : GO28141 | ||||||||||
| Analyse de laboratoire | COTELLIC + vémurafénib | Placebo + vémurafénib | ||||||||
Tous grades confondusa (%) | Grades 3−4a (%) | Tous grades confondusa (%) | Grades 3-4a (%) | |||||||
| Analyse biochimique | ||||||||||
| Hausse du taux de créatinine | 99,6 | 3,3 | 99,6 | 0,8 | ||||||
| Hausse du taux d’AST | 74 | 8 | 45 | 2,1 | ||||||
| Hausse du taux d’ALT | 69 | 11 | 55 | 5 | ||||||
| Hausse du taux de phosphatase alcaline | 72 | 7 | 57 | 3,3 | ||||||
| Hausse du taux de créatine phosphokinaseb | 81 | 15 | 18 | 1,4 | ||||||
| Hypophosphatémie | 71 | 14 | 41 | 6 | ||||||
| Hausse du taux de GGT | 68 | 23 | 62 | 18 | ||||||
| Baisse du taux d’albumine | 45 | 1 | 20 | 0,4 | ||||||
| Hyperbilirubinémie | 35 | 2 | 45 | 2 | ||||||
| Hyponatrémie | 39 | 6 | 33 | 2,5 | ||||||
| Hypernatrémie | 12 | 0,4 | 4 | 0 | ||||||
| Hypokaliémie | 26 | 4,5 | 17 | 3,3 | ||||||
| Hyperkaliémie | 28 | 2,9 | 17 | 0,4 | ||||||
| Hypocalcémie | 25 | 0,4 | 9 | 0,4 | ||||||
| ||||||||||
| Anémie | 73 | 2,9 | 59 | 4,1 | ||||||
| Lymphopéniec | 75 | 14 | 56 | 8 | ||||||
| Thrombopénie | 20 | 0,4 | 10 | 0 | ||||||
AST : aspartate aminotransférase, ALT : alanine aminotransférase, GGT : gamma-glutamyltransférase
* Tous les pourcentages se basent sur le nombre de patients chez qui on a obtenu une valeur initiale et au moins un résultat d’épreuve de laboratoire pendant l’étude. Les résultats des épreuves de laboratoire sont disponibles pour un total de 233 à 244 patients ayant reçu COTELLIC, et pour un total de 232 à 243 patients ayant reçu le vémurafénib, sauf indication contraire. Données recueillies jusqu’au 30 septembre 2015.
a Common Terminology Criteria for Adverse Events (CTCAE) du National Cancer Institute (NCI), version 4.0
b Augmentation du taux de créatine phosphokinase : n = 213 pour COTELLIC et 217 pour le vémurafénib
c Lymphopénie : n = 185 pour COTELLIC et n = 181 pour le vémurafénib
Renseignements supplémentaires sur certains effets indésirables
Carcinome épidermoïde cutané, kérato-acanthome et hyperkératose
Chez les patients atteints de mélanomes non résécables ou métastatiques, des cas de carcinome épidermoïde cutané ont été signalés à une moins grande fréquence dans le groupe traité par l’association COTELLIC-vémurafénib que dans celui traité par l’association placebo-vémurafénib (tous grades confondus : 4 % vs 13 %). Des cas de kérato-acanthome ont été signalés à une moins grande fréquence dans le groupe traité par l’association COTELLIC-vémurafénib que dans celui traité par l’association placebo-vémurafénib (tous grades confondus : 2 % vs 9 %). Des cas d’hyperkératose ont été signalés à une moins grande fréquence dans le groupe traité par l’association COTELLIC-vémurafénib que dans celui traité par l’association placebo-vémurafénib (tous grades confondus : 10 % vs 27 %).
8.5 Effets indésirables observés après la commercialisation
Troubles musculosquelettiques et des tissus conjonctifs : rhabdomyolyse
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le cobimétinib est un substrat du CYP3A. Une interaction médicamenteuse a été observée alors que le cobimétinib était administré avec un inhibiteur puissant du CYP3A. L’administration concomitante de COTELLIC et d’un inhibiteur puissant ou modéré du CYP3A peut augmenter l’exposition au cobimétinib. Ne pas administrer d’inhibiteurs puissants ou modérés du CYP3A pendant la prise de COTELLIC. Si l’administration concomitante à court terme (14 jours ou moins) d’un inhibiteur modéré du CYP3A est inévitable chez un patient prenant COTELLIC à 60 mg, surveiller étroitement le patient pour déceler tout problème d’innocuité et réduire la dose à 20 mg pendant la prise de l’inhibiteur. Après l’arrêt de la prise de l’inhibiteur modéré du CYP3A, reprendre l’administration de COTELLIC à la dose antérieure. Ne pas administrer d’inhibiteur modéré du CYP3A aux patients prenant une dose réduite de COTELLIC (40 ou 20 mg par jour) (voir
4 POSOLOGIE ET ADMINISTRATION).
Les données portant sur cette interaction et les précautions à prendre sont indiquées ci-dessous.
9.3 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été établies.
9.4 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves.
Tableau 6 Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données probantes | Effet | Commentaire clinique |
| Itraconazole (inhibiteur puissant de la CYP3A) | EC | SSC du cobimétinib↑ 6,7 fois, Cmax moyenne du cobimétinib ↑ 3,2 fois | Éviter l’administration concomitante d’inhibiteurs puissants de la CYP3A et de COTELLIC. |
| Inhibiteurs puissants du CYP3A (clarithromycine, kétoconazole, lopinavir, posaconazole, ritonavir, voriconazole, etc.) | T | Hausse des concentrations plasmatiques du cobimétinib | |
| Inhibiteurs modérés du CYP3A (amiodarone, delavirdine, diltiazem, érythromycine, fluconazole, fosamprénavir, imatinib, miconazole, vérapamil, etc.) | T | D’après des simulations réalisées à l’aide d’un modèle pharmacocinétique physiologique : SSC du cobimétinib↑3-4 fois, Cmax du cobimétinib↑2 fois | Éviter l’administration concomitante d’inhibiteurs modérés de la CYP3A et de COTELLIC. Si l’administration concomitante à court terme (14 jours ou moins) d’un inhibiteur modéré du CYP3A est inévitable chez un patient prenant COTELLIC à 60 mg, surveiller étroitement le patient pour déceler tout problème d’innocuité et réduire la dose à 20 mg pendant la prise de l’inhibiteur. Après l’arrêt de la prise de l’inhibiteur modéré du CYP3A, reprendre l’administration de COTELLIC à la dose antérieure. Ne pas administrer d’inhibiteur modéré du CYP3A aux patients prenant une dose réduite de |
| COTELLIC (40 ou 20 mg par jour) (voir 4 POSOLOGIE ET ADMINISTRATION). | |||
| Inducteurs puissants ou modérés du CYP3A (bosentan, carbamazépine, éfavirenz, étravirine, modafinil, phénytoïne et rifampine, etc.) | T | D’après des simulations réalisées à l’aide d’un modèle pharmacocinétique physiologique : SSC du cobimétinib↓83 % (inducteurs puissants du CYP3A) et↓72 % (inducteurs modérés du CYP3A), Cmax du cobimétinib↓~63 % | Éviter l’administration concomitante d’inducteurs puissants ou modérés du CYP3A et de COTELLIC. |
EC = essai clinique; T = théorique; SSC = surface sous la courbe des concentrations; Cmax = concentration maximale
Antiacides
L’administration concomitante de rabéprazole, un inhibiteur de la pompe à protons, à raison de 20 mg une fois par jour pendant cinq jours, et d’une dose unique de COTELLIC à 20 mg, à jeun ou non, n’a entraîné aucun changement cliniquement important au niveau de l’exposition au cobimétinib.
Médicaments susceptibles de voir leurs concentrations plasmatiques modifiées par le cobimétinib
Substrats du CYP
D’après des données in vitro, le cobimétinib est un inhibiteur du CYP3A et du CYP2D6, et un inducteur du CYP3A. L’administration concomitante de cobimétinib à 60 mg une fois par jour pendant 13 jours avec une dose unique de dextrométhorphane (substrat sensible du CYP2D6) à 30 mg et une dose unique de midazolam (substrat sensible du CYP3A) à 20 mg à 20 patients porteurs de tumeurs solides n’a pas changé l’exposition systémique au dextrométhorphane ni au midazolam. Par conséquent, le cobimétinib n’est pas un inducteur ou un inhibiteur du CYP3A, ni un inhibiteur du CYP2D6 à une dose cliniquement pertinente.
Interaction entre le cobimétinib et le vémurafénib
Aucune donnée probante n’atteste d’une interaction médicamenteuse significative sur le plan clinique entre le cobimétinib et le vémurafénib chez des patients atteints d’un mélanome métastatique ou non résécable.
Études in vitro sur les transporteurs de médicaments
D’après des études in vitro, le cobimétinib est un substrat du transporteur d’efflux de la glycoprotéine P (P-gp), mais non de la protéine de résistance du cancer du sein (BCRP), du polypeptide de transport d’anions organiques (OATP1B1 ou OATP1B3) ni du transporteur de cations organiques (OCT1). L’administration concomitante de cobimétinib et d’inhibiteurs de la P-gp, comme la cyclosporine et le vérapamil, peut augmenter les concentrations plasmatiques de cobimétinib.
Des études in vitro ont montré que le cobimétinib est un inhibiteur de la BCRP. La pertinence clinique de ce résultat in vitro n’a pas été étudiée. Le cobimétinib peut modifier l’absorption gastro-intestinale des médicaments qui sont des substrats de la BCRP.
Le cobimétinib n’a pas inhibé in vitro les activités de transport de la P-gp, de l’OATP1B1, de l’OATP1B3, de l’OAT1, de l’OAT3, de l’OCT1 ou de l’OCT2 à des concentrations pertinentes sur le plan clinique.
9.5 Interactions médicament-aliment
Le pamplemousse, le jus de pamplemousse et les produits qui contiennent des extraits de pamplemousse sont à éviter, car ils peuvent augmenter les concentrations plasmatiques de cobimétinib.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plante n’ont pas été établies. Le millepertuis (Hypericum perforatum) est à éviter, car il est un inducteur du CYP3A et il peut réduire les concentrations plasmatiques de cobimétinib.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La voie de signalisation de la protéine kinase activée par des agents mitogènes (MAPK) ou de la kinase régulée par un signal extracellulaire (ERK), également appelée voie de signalisation RAS/RAF/MEK/ERK, est une voie de signalisation qui régule la prolifération cellulaire, le cycle cellulaire, la survie cellulaire, l’angiogenèse et la migration cellulaire. Les kinases régulées par le signal extracellulaire/des agents mitogènes (MEK) sont des régulateurs en amont de la voie ERK. Les mutations BRAF V600 sont dues à une activation constitutive de la voie BRAF, dont les protéines MEK1 et MEK2 font partie. Le cobimétinib est un inhibiteur spécifique et réversible des protéines MEK1 et MEK2. In vitro, le cobimétinib a inhibé les protéines MEK1 et MEK2 à des CI50 de 0,95 nM et de 199 nM, respectivement.
Le cobimétinib et le vémurafénib ciblent deux kinases différentes de la voie de signalisation MAPK/ERK.
L’administration concomitante de cobimétinib et de vémurafénib a entraîné une augmentation de l’apoptose in vitro et une diminution de la croissance tumorale dans des lignées de cellules tumorales abritant des mutations BRAF V600E, comparativement à l’un ou l’autre de ces médicaments employés seuls.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Des séries d’ECG ont été effectuées chez 13 patients traités par le cobimétinib à raison de 60 mg par jour (21 jours de traitement, 7 jours sans traitement) dans le cadre d’une étude ouverte non randomisée. Les ECG ont été effectués le jour 21 (avant l’administration, puis à 1,5 h, 3 h et 6 h) du cycle 1. Des diminutions statistiquement significatives de la fréquence cardiaque par rapport à la valeur préthérapeutique ont été observées jusqu’à un maximum moyen de -10,7 bpm (IC à 95 % : -17,6; -3,8) 1,5 h après l’administration. Un allongement moyen statistiquement significatif par rapport au départ a été observé au niveau de l’intervalle PR et la durée du complexe QRS à tous les points dans le temps, le jour 21. L’allongement maximal moyen de l’intervalle PR a été de 15,0 ms (IC à 95 % : 6,4; 23,6) 3 h après l’administration de la dose, tandis que celui du complexe QRS a été de 5,8 ms (IC à 95 % : 1,0; 10,7) 1,5 h après l’administration de la dose. Quant à l’intervalle QTcF, l’allongement maximal moyen par rapport au départ a été de 1,2 ms (IC à 95 % : -6,2; 8,5).
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques du cobimétinib ont été établis chez des patients atteints d’un cancer et chez des sujets en bonne santé dans le cadre d’études de phase I.
Absorption
Après l’administration d’une dose de 60 mg par voie orale à des patients atteints d’un cancer, le taux d’absorption du cobimétinib a été modéré, avec un Tmax médian de 2,4 heures. La Cmax et la SSC0-24 moyennes à l’état d’équilibre ont été de 273 ng/ml et de 4 340 ng.h/ml, respectivement. Le rapport d’accumulation moyen à l’état d’équilibre a été d’environ 2,4 fois.
La pharmacocinétique du cobimétinib a été linéaire pour des doses comprises entre environ 3,5 mg et 100 mg.
La biodisponibilité absolue du cobimétinib a été de 45,9 % (IC à 90 % : 39,7 %; 53,1 %) chez des sujets en bonne santé. Une étude de l’équilibre de masse chez l’humain a été réalisée chez des sujets en bonne santé et a montré que le cobimétinib était largement métabolisé et éliminé dans les fèces. La fraction absorbée a été d’environ 88 %, ce qui montre une absorption élevée avec un métabolisme de premier passage significatif.
Après l’administration d’une dose unique de cobimétinib à 20 mg avec des aliments (repas riche en lipides), le tmax médian (6,00 h) s’est prolongé par rapport à la valeur à jeun (tmax médian = 2,03 h) chez des sujets en bonne santé. Même si l’absorption a été plus lente lorsque le cobimétinib a été administré avec des aliments, l’exposition au cobimétinib (SSC et Cmax) a été généralement similaire, qu’il ait été pris avec ou sans aliments.
Distribution
Une analyse des échantillons de plasma prélevés chez des sujets en santé (n = 10) ayant reçu une dose de 10 mg de cobimétinib montre que le cobimétinib est lié à 98,4 % aux protéines plasmatiques. In vitro, le cobimétinib est lié à 94,8 % aux protéines plasmatiques humaines et est plus fortement lié à la glycoprotéine alpha-1 acide. Aucune liaison préférentielle aux érythrocytes humains n’a été observée (rapport sang/plasma : 0,93).
Le volume de distribution a été de 1 050 L à la suite de l’administration d’une dose de 2 mg par voie intraveineuse à des sujets en bonne santé. Le volume apparent de distribution a été de 806 L chez des patients atteints d’un cancer, sur la base d’une analyse de pharmacocinétique de population.
Métabolisme
Le cobimétinib et ses métabolites ont été caractérisés dans une étude d’équilibre de masse chez des sujets en bonne santé.
En moyenne, 94 % de la dose ont été récupérés en 17 jours. Le cobimétinib a été largement métabolisé en plusieurs métabolites et éliminé dans les fèces.
L’oxydation par le CYP3A et la glucuronidation par l’UGT2B7 semblent être les principales voies du métabolisme du cobimétinib. Après l’administration d’une dose unique de cobimétinib radiomarqué à 20 mg par voie orale, le cobimétinib (composé mère) a été la fraction prédominante dans le plasma, suivi du conjugué glycine du cobimétinib hydrolysé et du conjugué glucuronide; ces derniers ont représenté chacun plus de 10 % de la radioactivité plasmatique à divers points dans le temps, jusqu’à 48 heures après l’administration de la dose. Aucun autre métabolite oxydatif représentant plus de 10 % de la radioactivité circulante totale et aucun métabolite spécifiquement humain n’ont été décelés dans le plasma. Le médicament inchangé présent dans les fèces et l’urine a représenté 6,6 % et 1,6 % de la dose administrée, respectivement, ce qui montre que le cobimétinib est principalement métabolisé et que son élimination rénale est très minime.
Élimination
Après l’administration d’une dose de cobimétinib à 2 mg par voie intraveineuse, la clairance plasmatique moyenne du cobimétinib a été de 10,7 L/h. La clairance plasmatique apparente moyenne du cobimétinib a été de 13,8 L/h et la demi-vie d’élimination moyenne de 43,6 h (plage de 23,1 à 69,6 h) après l’administration d’une dose de 60 mg par voie orale à des patients atteints d’un cancer.
Après l’administration d’une dose unique de cobimétinib radiomarqué à 20 mg par voie orale, 76,5 % de la dose se sont retrouvés dans les fèces et 17,8 % dans l’urine.
Populations particulières et états pathologiques
D’après une analyse de pharmacocinétique de population, le sexe, la race, l’origine ethnique, le score ECOG (Eastern Cooperative Oncology Group) initial, et l’insuffisance rénale légère et modérée n’ont pas exercé d’effet sur les propriétés pharmacocinétiques du cobimétinib. L’âge et le poids initiaux ont été identifiés comme étant des covariables statistiquement significatives sur la clairance et le volume de distribution du cobimétinib, respectivement. Toutefois, selon une analyse de sensibilité, ces covariables n’ont pas exercé d’effet cliniquement significatif sur l’exposition à l’état d’équilibre.
Enfants : la pharmacocinétique du cobimétinib a été évaluée dans le cadre d’une étude multicentrique de phase I/II, sans insu et à dose croissante, menée auprès de 55 enfants (de 2 à 17 ans) atteints de tumeurs solides précédemment traitées. Chez les enfants qui ont reçu la dose maximale tolérée, l’exposition au cobimétinib était plus faible que chez les adultes ayant reçu la posologie recommandée approuvée, selon des observations antérieures.
Santé Canada n’a pas autorisé d’indication chez les enfants.
- Personnes âgées : d’après l’analyse de pharmacocinétique de population ayant porté sur 133 patients âgés de 65 ans ou plus, l’âge a été une covariable significative influençant la clairance du cobimétinib, diminuant avec l’âge, mais cet effet n’a pas été jugé pertinent sur le plan clinique.
- Sexe : d’après une analyse de pharmacocinétique de population ayant porté sur 210 femmes et 277 hommes, le sexe n’exerce pas d’effet cliniquement important sur l’exposition au cobimétinib.
Insuffisance hépatique : la pharmacocinétique du cobimétinib a été évaluée chez 6 sujets atteints d’insuffisance hépatique légère (classe A de Child-Pugh), 6 sujets atteints d’insuffisance hépatique modérée (classe B de Child-Pugh), 6 sujets atteints d’insuffisance hépatique grave (classe C de Child-Pugh) et 10 sujets en santé. Les sujets qui avaient un taux de bilirubine totale > 6 mg/dL étaient exclus de l’étude. L’exposition générale au cobimétinib total après l’administration d’une dose unique de 10 mg de cobimétinib chez les sujets atteints d’insuffisance hépatique légère ou modérée a été à peu près la même que chez les sujets en santé; chez les sujets atteints d’insuffisance hépatique grave, l’exposition au cobimétinib a été réduite de 31 % (rapport des moyennes géométriques de la SSC
0-∞ de 0,69 comparativement aux sujets en santé), ce qui n’est pas jugé important sur le plan clinique. L’exposition au cobimétinib libre a été similaire chez les sujets atteints d’insuffisance hépatique légère et modérée, et chez les sujets ayant une fonction hépatique normale, mais a été environ 2 fois plus élevée chez les sujets atteints d’insuffisance hépatique grave. Une demi-vie plus longue a aussi été notée chez les sujets atteints d’insuffisance hépatique légère, modérée et grave (87 h, 101 h et 139 h, respectivement) comparativement à 76 h chez les sujets ayant une fonction hépatique normale.
Insuffisance rénale : selon des données précliniques et l’étude d’équilibre de masse chez l’humain, le cobimétinib est principalement métabolisé et son élimination rénale est minime. Aucune étude pharmacocinétique officielle n’a été menée chez des patients atteints d’une insuffisance rénale.
Une analyse de pharmacocinétique de population utilisant des données provenant de 151 patients atteints d’une insuffisance rénale légère (clairance de la créatinine [ClCr] de 60 à moins de 90 ml/min), 48 patients présentant une insuffisance rénale modérée (ClCr de 30 à moins de 60 ml/min) et 286 patients dont la fonction rénale était normale (ClCr supérieure ou égale à 90 ml/min) a montré que la ClCr n’exerçait pas d’effet significatif sur l’exposition au cobimétinib.
D’après cette analyse, l’insuffisance rénale légère à modérée n’exerce pas d’effet sur l’exposition au cobimétinib. Les données sur l’insuffisance rénale grave ou terminale sont insuffisantes.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 et 30 °C.
Ne pas utiliser le médicament après la date de péremption (EXP) indiquée sur l’emballage.
Garder le médicament dans un endroit sûr, hors de la portée et de la vue des enfants.
Tout produit pharmaceutique non utilisé ou tout déchet doit être éliminé conformément aux exigences locales.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
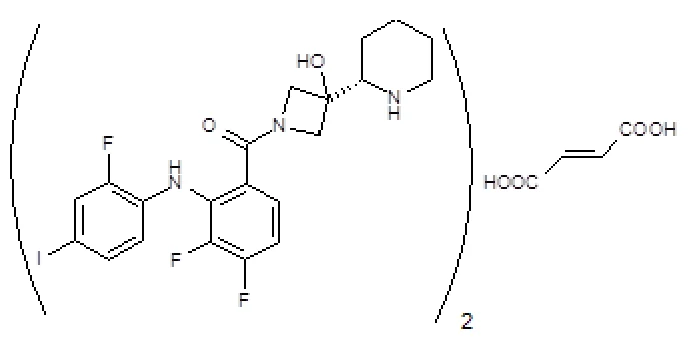
| Dénomination commune : | fumarate de cobimétinib |
| Nom chimique : | méthanone, [3,4-difluoro-2-[(2-fluoro-4-iodophényl)amino]phényl] [3-hydroxy-3-(2S)-2-pipéridinyl-1-azétidinyl]-, (2E)-2-buténédioate (2:1) |
| Formule moléculaire et masse moléculaire : | C 46H46F6I2N6O8 (2 C21H21F3IN3O2 . C4H4O4) et 1178,71 |
| Formule développée : | |
| Propriétés physicochimiques : | |
| Description : | Solide de couleur blanche à blanc cassé. |
| Solubilité : | Le cobimétinib est un sel de fumarate dont la solubilité dépend du pH. La solubilité du cobimétinib en milieu aqueux augmente avec la baisse du pH. Dans l’eau (37 °C), le cobimétinib a une solubilité de 0,72 mg/ml. Dans une solution de HCl à 0,1 M (37 °C), sa solubilité est de 48,21 mg/ml. |
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Mélanome non résécable ou métastatique – COTELLIC en association avec le vémurafénib
Tableau 7 Résumé des données démographiques des patients atteints d’un mélanome non résécable ou métastatique dans les essais cliniques
| Essai no | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (extrêmes) | Sexe |
| Étude GO28141 | Étude multicentrique de phase III, randomisée (1:1), à double insu et contrôlée par placebo | COTELLIC à 60 mg OU placebo une fois par jour, les jours 1 à 21 de chaque cycle de traitement de 28 jours, et vémurafénib à 960 mg deux fois par jour, les jours 1 à 28 | N = 495 Blancs : 93 % | 55 (23-88) | Hommes : 58 % Femmes : 42 % |
Plan et caractéristiques démographiques de l’étude
L’étude GO28141 était une étude de phase III, multicentrique, randomisée, à double insu et contrôlée par placebo visant à évaluer l’innocuité et l’efficacité de COTELLIC (cobimétinib) en association avec le vémurafénib, comparativement à celles du vémurafénib en association avec un placebo, chez des patients atteints d’un mélanome localement avancé non résécable (stade IIIc) ou métastatique (stade IV) positif pour la mutation BRAF V600 n’ayant jamais été traités.
Après confirmation de la présence d’une mutation BRAF V600 à l’aide du test de la mutation BRAF V600 cobas® 4800, 495 patients atteints d’un mélanome localement avancé non résécable ou métastatique ont été randomisés pour recevoir l’un des traitements suivants :
- Placebo une fois par jour les jours 1 à 21 de chaque cycle de traitement de 28 jours et vémurafénib à 960 mg deux fois par jour les jours 1 à 28;
- COTELLIC à 60 mg une fois par jour les jours 1 à 21 de chaque cycle de traitement de 28 jours et vémurafénib à 960 mg deux fois par jour les jours 1 à 28.
Dans l’ensemble, les caractéristiques démographiques et les caractéristiques initiales des patients relatives à la maladie étaient similaires entre les groupes de traitement. Les principales caractéristiques initiales comprenaient les suivantes : 58 % des patients étaient des hommes, 93 % ont mentionné être de race blanche, l’âge médian était de 55 ans (plage de 23 à 88 ans), 60 % étaient atteints d’un mélanome métastatique de stade M1c, l’indice fonctionnel selon l’Eastern Cooperative Oncology Group (ECOG) était de 0 dans 72 % des cas et de 1 dans 28 % des cas, le taux sérique de lactate déshydrogénase était élevé chez 45 % des sujets, 10 % des participants avaient déjà reçu un traitement adjuvant et moins de 1 % avaient déjà reçu un traitement pour des métastases cérébrales.
Le traitement s’est poursuivi jusqu’à la progression de la maladie, jusqu’au décès, jusqu’à la survenue d’une toxicité inacceptable ou jusqu’au retrait du consentement, selon la première de ces éventualités. Les patients ayant reçu un placebo en association avec le vémurafénib n’étaient pas admissibles à changer de traitement pour recevoir l’association COTELLIC-vémurafénib si leur maladie progressait.
Le critère d’évaluation principal était la survie sans progression (SSP) selon les critères RECIST, version 1.1, évaluée par l’investigateur. Les critères d’évaluation de l’efficacité secondaires comprenaient la survie globale (SG), le taux de réponse objective (TRO), la durée de la réponse et la SSP évaluée par un comité d’examen indépendant (CEI). L’état de santé général et la qualité de vie liée à la santé rapportés par le patient (critères d’évaluation de l’efficacité secondaires) ont été mesurés dans chaque groupe de traitement à l’aide du questionnaire sur la qualité de vie (QLQ-C30) de l’Organisation européenne de recherche sur le traitement du cancer (OERTC).
Résultats de l’étude
Dans l’ensemble, la durée médiane du suivi de tous les patients a été de 7,3 mois. Au moment de l’analyse finale du critère d’évaluation principal, 207 patients (41,8 %) avaient obtenu un événement définissant la SSP.
Le traitement d’association par COTELLIC et le vémurafénib s’est traduit par une augmentation statistiquement significative de la SSP (telle qu’évaluée par l’investigateur), avec un rapport des risques instantanés (RRI) de 0,51 (IC à 95 % : 0,39 - 0,68, p < 0,0001). La SSP médiane (telle qu’évaluée par l’investigateur) a été de 9,9 mois chez les patients ayant reçu COTELLIC et le vémurafénib, comparativement à 6,2 mois chez ceux ayant reçu un placebo et le vémurafénib. Le bienfait au niveau de la SSP dans le groupe traité par l’association COTELLIC-vémurafénib a été observé pour tous les sous-groupes de caractéristiques importantes, plus précisément le stade de la maladie, l’âge, le sexe, l’indice fonctionnel ECOG, le taux initial de lactate déshydrogénase et les génotypes E et K de la mutation BRAF V600. Dans ce groupe de traitement, 67,6 % des patients ont obtenu une réponse objective (réponse complète ou réponse partielle), comparativement à 44,8 % des patients du groupe traité par l’association placebo-vémurafénib.
D’après l’analyse stratifiée finale de la SG, le RRI a été de 0,70 (IC à 95 % : 0,55; 0,90; p = 0,0050, test de Mantel-Haenzel) en faveur du groupe COTELLIC-vémurafénib. Cette valeur p pour la SG a franchi le seuil prédéterminé de 0,0499. La SG médiane a été de 22,3 mois (IC à 95 % : 20,3; limite supérieure non atteinte) dans le groupe COTELLIC-vémurafénib et de 17,4 mois (IC à 95 % : 15,0; 19,8) dans le groupe placebo-vémurafénib. Le tableau ci-dessous résume tous les résultats relatifs à l’efficacité.
Tableau 8 Résultats de l’étude GO28141 chez les patients atteints d’un mélanome non résécable ou métastatique
COTELLIC + vémurafénib N = 247 | Placebo + vémurafénib N = 248 | ||||||||||||||
| Critère d’évaluation principal avec les données recueillies jusqu’au 9 mai 2014 | |||||||||||||||
| Survie sans progression (telle qu’évaluée par l’investigateur)a | |||||||||||||||
| Nombre d’événements (%) | 79 (32,0 %) | 128 (51,6 %) | |||||||||||||
| Progression | 74 | 125 | |||||||||||||
| Décès | 5 | 3 | |||||||||||||
Médiane (estimation de Kaplan-Meyer, mois) IC à 95 % | 9,9 (9,0; non évaluable) | 6,2 (5,6; 7,4) | |||||||||||||
| Rapport des risques instantanés (IC à 95 %) | 0,51 (0,39; 0,68) (valeur p < 0,0001) | ||||||||||||||
| Principaux critères d’évaluation secondaires | |||||||||||||||
| Survie globale (finale)b avec les données recueillies jusqu’au 28 août 2015 | |||||||||||||||
| Nombre de décès (%) | 114 (46,2 %) | 141 (56,9 %) | |||||||||||||
Médiane (estimation de Kaplan-Meier, mois) (IC à 95 %) | 22,3 (20,3; non évaluable) | 17,4 (15,0; 19,8) | |||||||||||||
| Rapport des risques instantanés (IC à 95 %) | 0,70 (0,55; 0,90) (valeur p = 0,0050b) | ||||||||||||||
| Taux de réponse objective (TRO) avec les données recueillies jusqu’au 9 mai 2014 | |||||||||||||||
| TRO | 167 (67,6 %) | 111 (44,8 %) | |||||||||||||
| IC à 95 % pour le TRO | (61,4 %; 73,4 %) | (38,5 %; 51,2 %) | |||||||||||||
Différence au niveau du TRO, % (IC à 95 %) | 22,85 (14,13; 31,58) Valeur p < 0,0001 | ||||||||||||||
| Meilleure réponse globale | |||||||||||||||
| Réponse complète | 25 (10,1 %) | 11 (4,4 %) | |||||||||||||
| Réponse partielle | 142 (57,5 %) | 100 (40,3 %) | |||||||||||||
| Maladie stable | 49 (19,8 %) | 105 (42,3 %) | |||||||||||||
| Durée de la réponse | |||||||||||||||
| Durée médiane de la réponse (mois) | Non évaluable | 7,3 | |||||||||||||
| IC à 95 % pour la médiane | 9,3; non évaluable | 5,8; non évaluable | |||||||||||||
a Telle qu’évaluée par l’investigateur au moyen des critères RECIST, version 1.1.
b La valeur p pour la SG (0,0050) a franchi le seuil prédéterminé (valeur p < 0,0499).
L’effet sur la SSP a également été étayé par l’analyse de la SSP fondée sur l’évaluation à l’insu par un comité d’examen indépendant.
Le séquençage rétrospectif de nouvelle génération évaluant les génotypes des mutations BRAF a été effectué sur le tissu tumoral de 400 des 495 patients et a montré que 344 tumeurs (86 %) étaient porteuses d’une mutation V600E et 56 (14 %), d’une mutation V600K. La distribution entre les mutations V600E et V600K était similaire entre les groupes de traitement. Bien que le nombre de patients porteurs d’une mutation V600K ait été faible par rapport aux patients porteurs d’une mutation V600E, l’analyse exploratoire de sous-groupe de la SSP, telle qu’évaluée par l’investigateur, selon le génotype de la mutation BRAF V600 semble indiquer que le traitement par l’association COTELLIC-vémurafénib aurait un effet bénéfique chez les patients porteurs de la mutation V600K.
Figure 1 Courbes de Kaplan-Meier de la survie sans progression (telle qu’évaluée par l’investigateur) — Population en intention de traiter avec les données recueillies jusqu’au 9 mai 2014
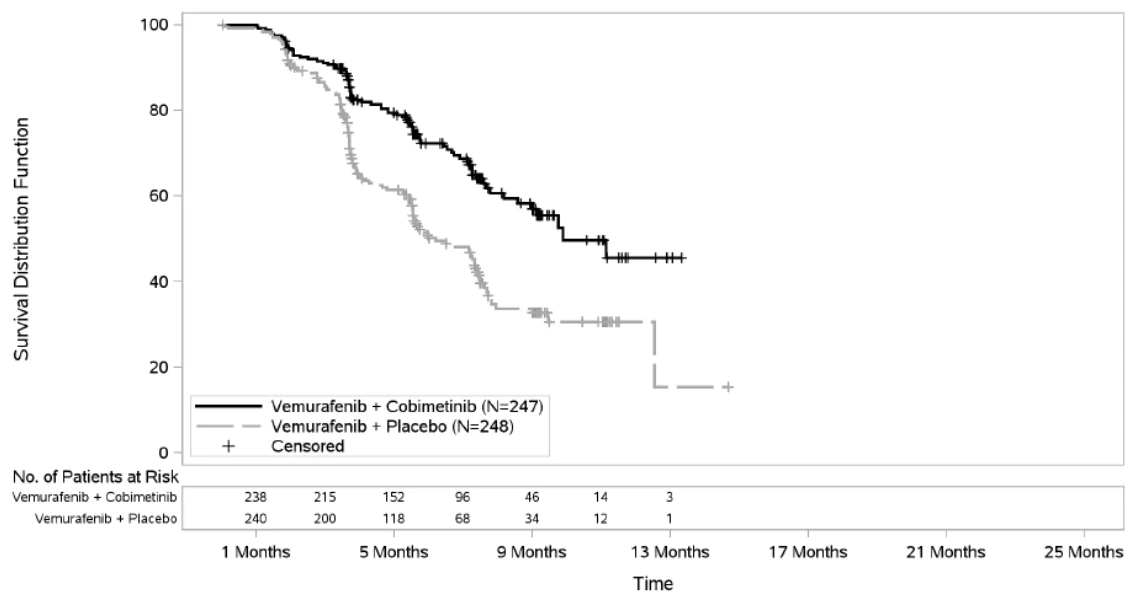
Figure 2 Courbes de Kaplan-Meier de la survie globale finale – Population en intention de traiter avec les données recueillies jusqu’au 28 août 2015
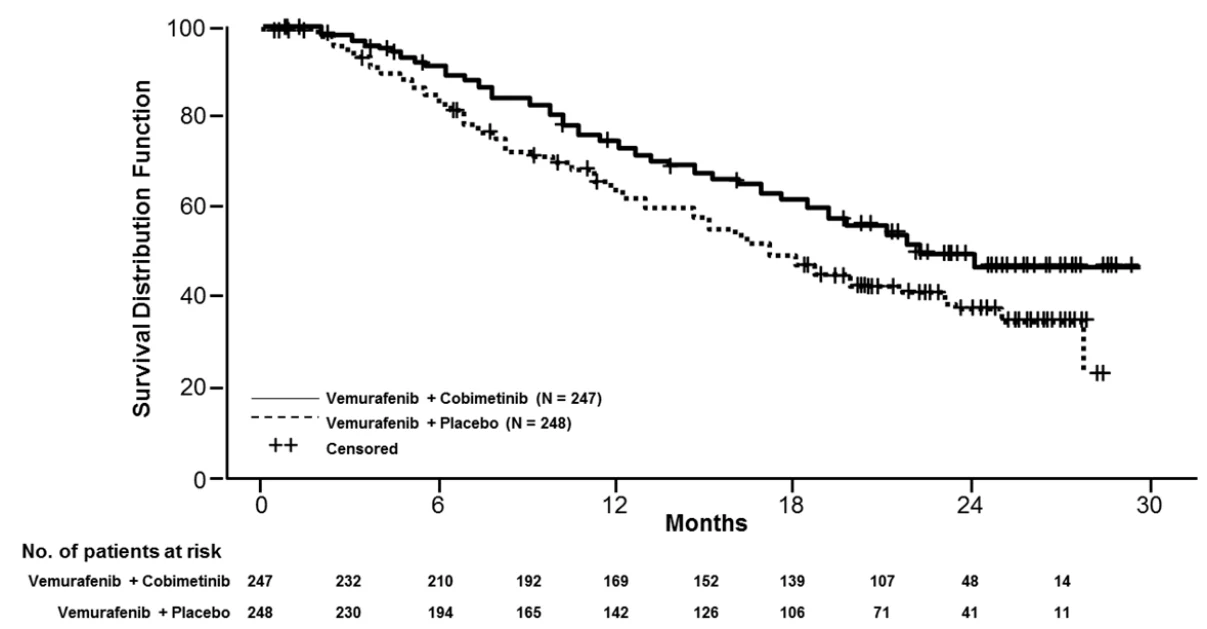
De plus, dans une analyse ultérieure avec les données recueillies jusqu’au 16 janvier 2015, la SSP médiane a été de 12,3 mois (IC à 95 % : 9,5; 13,4) dans le groupe cobimétinib-vémurafénib comparativement à 7,2 mois (IC à 95 % : 5,6; 7,5) dans le groupe placebo-vémurafénib (RRI de 0,58 [IC à 95 % : 0,46; 0,72]). La durée médiane du suivi des patients a été de 14,2 mois.
Qualité de vie
D’après le questionnaire QLQ-C30 de l’OERTC, tous les domaines des capacités fonctionnelles et la plupart des symptômes (perte d’appétit, constipation, insomnie, nausées et vomissements, dyspnée, douleur, fatigue) ont été similaires entre les deux groupes de traitement et aucun changement pertinent sur le plan clinique (augmentation ou diminution ≥ 10 points par rapport au départ) n’a été mis en évidence.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Le profil toxicologique non clinique du cobimétinib a été étudié chez le rat et le chien dans le cadre d’études d’une dure maximale de 13 semaines. Les effets de l’administration de cobimétinib ont surtout été attribuables à son mode d’action pharmacologique (inhibition de la prolifération cellulaire dans des tissus aux taux de prolifération élevés, dont l’appareil gastro-intestinal, les téguments, et les systèmes hématopoïétiques et lymphopoïétiques). Ces effets ont été observés chez des animaux dont l’exposition systémique totale au cobimétinib était généralement inférieure à celle obtenue chez des patients atteints d’un cancer ayant reçu la dose thérapeutique de 60 mg/jour par voie orale (Cmax = 273 ng/ml; SSC0-24 = 4 340 ng h/ml).
Les études sur la toxicité de doses répétées menées chez le rat et le chien ont montré des changements dégénératifs au niveau de la moelle osseuse, du tractus gastro-intestinal, de la peau, du thymus, des glandes surrénales, du foie, de la rate, des ganglions lymphatiques, des ovaires et du vagin, à des expositions plasmatiques inférieures aux taux cliniquement efficaces. Ces changements ont été généralement réversibles après une période de récupération sans médicament, sauf pour ce qui est de la déplétion/nécrose lymphocytaire et de l’hyperplasie des cellules plasmatiques des ganglions lymphatiques mandibulaires chez le rat. Les toxicités limitant la dose comprenaient notamment, chez le rat, les ulcères cutanés, les exsudats de surface et l’acanthose, et, chez le chien, une inflammation chronique évolutive et une dégénérescence de l’œsophage associées à divers degrés de gastroentéropathie.
La mortalité chez le rat et le chien est survenue à des expositions inférieures à celles observées chez l’humain. Dans le cadre d’une étude de quatre semaines menée chez le rat, les animaux ayant reçu 1 mg/kg/jour et 3 mg/kg/jour ont survécu jusqu’à la nécropsie prévue. La mortalité a été observée chez des animaux ayant reçu la dose de 10 mg/kg (≥ 0,7 fois l’exposition clinique chez l’humain selon la SSC). Dans le cadre d’une étude de 13 semaines menée chez le chien, la mortalité a été observée au cours des deux premières semaines suivant l’administration de la dose de 3,0 mg/kg/jour (≥ 2,0 fois l’exposition clinique chez l’humain selon la SSC). Une chienne ayant reçu la dose de 1,0 mg/kg/jour a été euthanasiée au jour 58 (environ 0,5 fois l’exposition clinique chez l’humain selon la SSC).
Cancérogénicité
Aucune étude de carcinogénicité n’a été menée pour établir le potentiel carcinogène du cobimétinib.
Génotoxicité
Le cobimétinib n’a pas été mutagène et n’a pas induit d’aberration chromosomique structurale ou numérique in vitro. Il n’a pas induit la formation de micronoyaux in vivo dans la moelle osseuse de rats ayant reçu du cobimétinib.
Toxicologie pour la reproduction et le développement
Aucune étude spécifique n’a été menée chez l’animal afin d’évaluer l’effet du cobimétinib sur la fertilité.
Dans le cadre des études toxicologiques après administration de doses répétées, des modifications dégénératives ont été observées dans les tissus des organes reproducteurs, notamment une augmentation de l’apoptose/la nécrose des cellules du corps jaune et des cellules épithéliales du vagin chez les rates (environ 2,5 fois l’exposition clinique plasmatique chez l’humain selon la SSC). Des changements dégénératifs ont également été observés au niveau des vésicules séminales de rats et des cellules épithéliales de l’épididyme de rats et de chiens après l’administration d’une seule dose à des expositions plus élevées (≥ 8 fois l’exposition clinique plasmatique chez l’humain selon la SSC).
Dans le cadre d’une étude sur la toxicité de doses répétées menée chez des rats juvéniles, l’exposition systémique au cobimétinib a été de 2 à 11 fois plus élevée le jour 1 que le jour 28, alors que les expositions ont été similaires à celles observées dans les études pivots sur la toxicité menées chez le rat adulte. Des doses quotidiennes de 3 mg/kg (environ de 0,13 à 0,5 fois la SSC chez l’adulte humain recevant la dose recommandée de 60 mg) ont été administrées par voie orale à compter du 10e jour après la naissance et ont été associées à une mortalité de cause inconnue au jour 17 postnatal. L’administration de la même dose n’a pas entraîné de mortalité chez les animaux adultes. Chez des rats juvéniles, l’administration de cobimétinib a entraîné des changements similaires à ceux observés dans le cadre des études pivots sur la toxicité menée chez des adultes, notamment des changements dégénératifs réversibles au thymus et au foie, une diminution du poids de la rate et de la thyroïde/parathyroïde, une augmentation du taux de phosphore, du taux de bilirubine et de la masse érythrocytaire, ainsi qu’une diminution du taux de triglycérides.
Lorsque le cobimétinib a été administré à des rates gravides, il a provoqué une embryolétalité et des malformations fœtales des gros vaisseaux et du crâne à des expositions systémiques d’environ 0,9 à 1,4 fois l’exposition clinique plasmatique chez l’humain selon la SSC.
Phototoxicité
Le cobimétinib s’est montré être potentiellement phototoxique après une irradiation par des UVA/UVB in vitro de fibroblastes murins mis en culture. Des rats pigmentés Long-Evans n’ont présenté aucun signe de phototoxicité cutanée ou oculaire lorsqu’ils ont été exposés à une dose unique de cobimétinib (environ 7 fois l’exposition clinique plasmatique chez l’humain selon la SSC), suivie de l’exposition à des rayons UVA et UVB provenant d’une lampe au xénon (pour simuler la lumière du soleil).