


Monographie de produit - Dom-Duloxetine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et concentration | Tous les ingrédients non médicinaux |
| Orale | Capsules à libération retardée / 30 mg et 60 mg | Citrate d’éthyle, dioxyde de silice colloïdal, dioxyde de titanium, Eudragit, FD&C bleu n°2, gélatine, gomme-laque, hypromellose, oxyde de fer jaune, Plasacryl, propylène glycol, sphères de sucre, sucrose, talc, ainsi que les ingrédients suivants : 30 mg : hydroxyde de potassium et de l’oxyde de fer noir. 60 mg : hydroxyde de sodium et du povidone. |
INDICATIONS ET UTILISATION CLINIQUE
Adultes
Trouble dépressif (majeur)
Dom-DULOXETINE (chlorhydrate de duloxétine) est indiqué pour le soulagement des symptômes du trouble dépressif majeur (TDM).
L’efficacité du chlorhydrate de duloxétine dans le maintien jusqu’à 12 mois d’une réponse antidépressive a été démontrée lors de deux essais contrôlés par placebo menés chez des patients qui avaient initialement répondu à un traitement de courte durée au cours d’une phase ouverte allant jusqu’ à 34 semaines.
L’efficacité du chlorhydrate de duloxétine chez les patients hospitalisés pour TDM n’a pas été étudiée.
Trouble d’anxiété généralisée
Dom-DULOXETINE est indiqué pour le soulagement des symptômes de l’anxiété qui causent une détresse cliniquement significative chez les patients souffrant de trouble d’anxiété généralisée (TAG).
L’efficacité du chlorhydrate de duloxétine dans le maintien jusqu’à 6 mois d’une réponse anxiolytique chez des patients souffrant de TAG a été démontrée lors d’un essai à long terme contrôlé par placebo mené auprès de patients qui avaient initialement répondu au chlorhydrate de duloxétine au cours d’une phase ouverte de 6 mois.
Douleur neuropathique associée à la neuropathie diabétique périphérique
Dom-DULOXETINE est indiqué pour la prise en charge des douleurs neuropathiques associées à une neuropathie diabétique périphérique (NDP).
Lombalgie chronique
Dom-DULOXETINE est indiqué pour la prise en charge des lombalgies chroniques.
Arthrose du genou
Dom-DULOXETINE est indiqué pour la prise en charge de la douleur chronique associée à l’arthrose du genou.
Utilisation prolongée de Dom-DULOXETINE
L’efficacité du chlorhydrate de duloxétine dans le traitement à long terme du TDM a été démontrée jusqu’à 12 mois dans des essais cliniques contrôlés. Les médecins doivent réévaluer périodiquement l’utilité à long terme de Dom-DULOXETINE chez leurs patients.
L’efficacité du chlorhydrate de duloxétine a été démontrée dans des essais cliniques contrôlés jusqu’à 12 semaines pour la NDP et jusqu’à 13 semaines chez les patients souffrant de lombalgie chronique et d’arthrose du genou. Le médecin qui décide d’administrer Dom-DULOXETINE pour un traitement prolonge de la NDP, de la lombalgie chronique ou de l’arthrose du genou doit réévaluer périodiquement l’utilité à long terme de ce médicament chez son patient.
Personnes âgées (> 65 ans) :
Les résultats pharmacocinétiques permettent de croire qu’il n’y a pas de différence globale entre ces sujets et les sujets plus jeunes. Les autres rapports d’expérience clinique n’ont pas fait état de différences de réponse entre les patients âgés et les plus jeunes. Une plus grande sensibilité de certaines personnes âgées ne peut pas cependant être exclue (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières : Personnes âgées et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Populations et situations particulières).
Enfants (< 18 ans) :
L’innocuité et l’efficacité du chlorhydrate de duloxétine chez les enfants (< 18 ans) n’ont pas été démontrées et il n’est pas recommandé de l’administrer à ces patients. Voir MISES EN GARDE ET PRÉCAUTIONS : Généralités : Association possible avec des modifications comportementales et émotionnelles, y compris les blessures volontaires; voir aussi la section POSOLOGIE ET ADMINISTRATION.
CONTRE-INDICATIONS
Hypersensibilité
Dom-DULOXETINE (chlorhydrate de duloxétine) est contre-indiqué chez les patients ayant une hypersensibilité connue au médicament ou à tout autre ingrédient du produit.
Inhibiteurs de la monoamine-oxydase (IMAO)
Dom-DULOXETINE ne doit pas être administré en même temps qu’un inhibiteur de la monoamine
- oxydase (IMAO), y compris le linézolide (antibiotique) et le colorant thiazinique chlorure de méthylthionium (bleu de méthylène) qui sont des exemples moins bien connus d’IMAO, ni moins de 14 jours après l’arrêt d’un traitement par un IMAO. En raison de la demi-vie de la duloxétine, il faut prévoir un délai minimum de 5 jours entre l’arrêt du traitement par Dom-DULOXETINE et le début du traitement par un IMAO (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités : IMAO).
Insuffisance hépatique
Dom-DULOXETINE est contre-indiqué chez les patients atteints d’une maladie du foie entraînant une insuffisance hépatique (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités : Insuffisance hépatique et POSOLOGIE ET ADMINISTRATION : Posologie chez les insuffisants hépatiques).
Glaucome à angle fermé non contrôlé
Le chlorhydrate de duloxétine a été associé à un risque accru de mydriase lors des essais cliniques; il faut donc éviter de l’administrer aux patients atteints d’un glaucome à angle fermé non contrôlé (voir MISES EN GARDE ET PRÉCAUTIONS: Généralités: Ophtalmologie).
Insuffisance rénale grave
Dom-DULOXETINE est contre-indiqué en présence d’insuffisance rénale grave (c.-à-d. si la clairance de la créatinine <30 mL/min) ou d’insuffisance rénale terminale (voir MISES EN GARDE ET PRÉCAUTIONS: Insuffisance rénale).
Thioridazine
L’administration concomitante de Dom-DULOXETINE et de thioridazine est contre-indiquée (voir MISES EN GARDE et PRÉCAUTIONS: Généralités: Thioridazine).
Inhibiteurs du CYP1A2
Dom-DULOXETINE ne doit pas être administré en association avec un inhibiteur puissant du CYP1A2 (p. ex. fluvoxamine) ou certains antibiotiques de la famille des quinolones (p. ex. ciprofloxacine ou énoxacine) (voir INTERACTIONS MÉDICAMENTEUSES).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Association possible avec des modifications comportementales et émotionnelles, y compris les blessures volontaires
Enfants: Données d’essais cliniques contrôlés par placebo
- De récentes analyses des bases de données sur l’innocuité provenant d’essais cliniques contrôlés par placebo portant sur les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et les autres antidépresseurs plus récents suggèrent que l’emploi de ces médicaments chez les patients âgés de moins de 18 ans pourrait être associé à des modifications comportementales et émotionnelles, y compris un risque plus élevé d’idées et de comportements suicidaires par rapport au placebo.
- Les faibles dénominateurs dans la base de données des essais cliniques, ainsi que la variabilité des taux obtenus avec le placebo, empêchent d’arriver à des conclusions fiables sur les profils d’innocuité relatifs de ces médicaments.
Adultes et enfants : Données additionnelles
- Des rapports d’essais cliniques et de pharmacovigilance portant sur les ISRS et les autres antidépresseurs plus récents ont signalé, chez des enfants et des adultes, des effets indésirables graves de type agitation associés à des blessures infligées à soi-même ou à autrui. Les manifestations de type agitation comprennent : acathisie, agitation, désinhibition, labilité émotionnelle, hostilité, comportement agressif, dépersonnalisation. Dans certains cas, ces manifestations se sont produites plusieurs semaines après le début du traitement.
Il est recommandé d’effectuer une surveillance clinique rigoureuse des idées suicidaires ou des autres indicateurs de risques de comportement suicidaire chez les patients de tout âge, y compris la surveillance des modifications comportementales et émotionnelles de type agitation.
Une méta-analyse de la FDA d’essais cliniques contrôlés par placebo sur des antidépresseurs administrés à des adultes âgés de 18 à 24 ans atteints d’un trouble psychiatrique a montré un risque accru de comportement suicidaire avec la prise d’antidépresseurs comparativement au placebo.
Acathisie/nervosité psychomotrice :
L’utilisation d’ISRS et d’autres antidépresseurs plus récents, dont la duloxétine, a été associée dans de très rares cas à l’apparition d’une acathisie, qui se caractérise par une nervosité subjectivement désagréable ou angoissante et un besoin de bouger, s’accompagnant souvent d’une incapacité à rester assis ou debout. Le risque est le plus élevé dans les premières semaines du traitement. Chez les patients qui présentent ces symptômes, une augmentation de la dose peut être nocive.
Symptômes liés à l’arrêt du traitement
Les patients qui prennent présentement un ISRS ou un autre antidépresseur plus récent ne doivent PAS cesser brusquement d’en prendre, en raison du risque d’apparition de symptômes liés à l’arrêt du traitement. Une fois qu’on a pris la décision médicale de cesser un traitement par un ISRS ou un autre antidépresseur plus récent, on doit en réduire graduellement la dose au lieu de cesser brusquement le traitement (voir MISES EN GARDE ET PRÉCAUTIONS : Dépendance : Symptômes liés à l’arrêt du traitement, EFFETS INDÉSIRABLES : Effets indésirables consécutifs à l’arrêt du traitement et POSOLOGIE ET ADMINISTRATION: Arrêt du traitement).
Inhibiteurs de la monoamine-oxydase (IMAO) :
Des patients prenant à la fois un inhibiteur du recaptage de la sérotonine et un IMAO ont présenté des réactions graves, parfois mortelles, y compris : hyperthermie, rigidité, myoclonie, instabilité autonome accompagnée parfois de fluctuations rapides des signes vitaux, et changements de l’état mental qui comprennent une agitation extrême progressant vers le délire et le coma. De telles réactions ont aussi été constatées chez des patients qui avaient commencé à prendre un IMAO peu après l’arrêt d’un traitement par un inhibiteur du recaptage de la sérotonine. On a observé dans certains cas des signes évocateurs d’un syndrome malin des neuroleptiques. Les effets de l’association du chlorhydrate de duloxétine et d’un IMAO n’ont pas été évalués chez les humains ni les animaux. Par conséquent, étant donné que le chlorhydrate de duloxétine inhibe le recaptage de la sérotonine et de la noradrénaline, il est déconseillé d’administrer Dom-DULOXETINE avec un IMAO, y compris le linézolide (antibiotique) et le bleu de méthylène, un colorant utilisé en chirurgie, ou moins de 14 jours après l’arrêt d’un traitement par un IMAO. En raison de la demi-vie de la duloxétine, il faut prévoir un délai minimum de 5 jours entre l’arrêt du traitement Dom-DULOXETINE et le début du traitement par un IMAO (voir CONTRE-INDICATIONS: IMAO et INTERACTIONS MÉDICAMENTEUSES).
Insuffisance hépatique :
Les patients atteints d’une insuffisance hépatique cliniquement évidente présentent une réduction du métabolisme et de l’élimination de la duloxétine. Après avoir reçu une seule dose non thérapeutique du chlorhydrate de duloxétine (20 mg), 6 patients cirrhotiques atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) présentaient une clairance plasmatique moyenne de la duloxétine qui était égale à environ 15 % de celle de sujets sains appariés selon l’âge et le sexe. L’exposition moyenne (ASC) des patients cirrhotiques était multipliée par 5. Leur Cmax était similaire à celle des sujets sains, mais leur demi-vie était multipliée par 3 environ. Dom-DULOXETINE est contre-indiqué chez les patients atteints d’une maladie du foie entraînant une insuffisance hépatique (voir CONTRE-INDICATIONS : Insuffisance hépatique; MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Insuffisance hépatique; et POSOLOGIE ET ADMINISTRATION: Posologie chez les insuffisants hépatiques).
Hépatotoxicité :
Le chlorhydrate de duloxétine augmente le risque d’élévation des taux des aminotransférases dans le sérum. Lors d’essais cliniques, le délai médian de détection de l’élévation des aminotransférases était d’environ deux mois. Chez la plupart des patients, ces élévations étaient généralement transitoires et autolimitatives après une administration continue ou prenaient fin à l’arrêt du traitement par chlorhydrate de duloxétine. Les élévations d’aminotransférases hépatiques ont donné lieu à l’arrêt du traitement chez 0,3% (89/29 435) des patients sous chlorhydrate de duloxétine.
Pendant les essais contrôlés par placebo sur le TDM, des élévations de l’alanine aminotransférase (ALT) à des valeurs > 3 fois 1a limite supérieure de la normale sont survenues chez 0,4% (8/l902) des patients sous chlorhydrate de duloxétine et 0,2% (2/1200) des patients sous placebo. Pendant les essais contrôlés par placebo sur la neuropathie diabétique périphérique, des élévations de l’ALT à des valeurs >3 fois la limite supérieure de la normale sont survenues chez 2% (13/662) des patients sous chlorhydrate de duloxétine et 0% (0/281) des patients sous placebo.
Chez l’ensemble des sujets des essais contrôlés par placebo portant sur toutes les indications pour les patients présentant des valeurs initiales de l’ALT normales et anormales, des élévations de l’ALT > 3 fois la limite supérieure de la normale sont survenues chez 1,37% (132/9611) des patients sous chlorhydrate de duloxétine comparativement à 0,49% (35/7182) des patients sous placebo. Dans les études contrôlées par placebo sur des doses fixes, il semblait y avoir une relation dose réponse pour les élévations de l’ALT et de l’AST > 3 fois et > 5 fois la limite supérieure de la normale, respectivement.
Après la commercialisation du produit, des cas d’hépatites accompagnées de douleurs abdominales, d’hépatomégalies et d’élévations des taux de transaminases à plus de vingt fois la limite supérieure de la normale accompagnées ou non de jaunisse et représentant un modèle mixte ou hépatocellulaire d’atteinte hépatique ont été signalés. Des cas d’ictères cholostatiques accompagnés d’une élévation minime des taux de transaminases ont également été signalés (voir EFFETS INDÉSIRABLES : Effets indésirables post-commercialisation : Effets hépatiques).
Il est généralement reconnu que l’élévation simultanée des aminotransférases et de la bilirubine sans signe de cholostase est un prédicteur important d’atteinte hépatique grave. Lors d’essais cliniques, sept patients sous chlorhydrate de duloxétine ont présenté une élévation des aminotransférases et de la bilirubine, mais cinq patients sur sept présentaient également une élévation de la phosphatase alcaline, ce qui évoque un processus obstructif; trois de ces sept patients présentaient des signes d’une grande consommation d’alcool, ce qui aurait pu contribuer aux anomalies observées. Deux patients sous placebo ont aussi eu une élévation des aminotransférases et de la bilirubine.
Après la commercialisation du produit, des taux élevés d’aminotransférases, de bilirubine et de phosphatase alcaline ont été signalés chez des patients atteints de maladie hépatique chronique ou de cirrhose. Des élévations importantes des taux d’enzymes hépatiques (> 10 fois la limite supérieure de la normale) ou des atteintes hépatiques de types cholostatiques ou mixtes ont été rarement signalées; ces troubles étaient parfois associés à une consommation excessive d’alcool ou à une maladie hépatique préexistante. Étant donné la possibilité qu’une interaction entre la duloxétine et l’alcool cause une atteinte hépatique ou que la duloxétine peut aggraver une maladie hépatique préexistante, Dom-DULOXETINE ne doit pas être prescrit à un patient dont la consommation d’alcool est substantielle (voir Populations particulières: Patients ayant une consommation d’alcool substantielle). Dom-DULOXETINE ne doit pas être administré à des patients atteints d’une maladie du foie provoquant une insuffisance hépatique (voir CONTRE
- INDICATIONS : Insuffisance hépatique). Dom-DULOXETINE doit être administré avec prudence aux patients prenant d’autres médicaments associés à une atteinte hépatique (voir EFFETS INDÉSIRABLES : Effets indésirables postcommercialisation : Effets hépatiques).
Dans des cas très rares, des atteintes hépatiques graves associées à la jaunisse ont été observées chez des patients atteints de stéatose hépatique non alcoolique. On ne sait pas exactement si ces effets sont liés à l’utilisation de duloxétine ou à d’autres facteurs.
Les médecins doivent savoir reconnaître les signes et les symptômes d’une lésion du foie (p. ex. prurit, urine foncée, jaunisse, sensibilité au niveau du quadrant supérieur droit ou symptômes « pseudogrippaux » inexpliqués) et doivent étudier ces symptômes rapidement. L’administration de Dom-DULOXETINE doit être interrompue et ne doit pas être reprise chez les patients présentant une jaunisse.
Thioridazine :
La thioridazine administrée seule provoque un allongement de l’intervalle Q-Tc associé à des arythmies ventriculaires graves, comme les arythmies de type torsades de pointes, et à des morts subites. Cet effet semble lié à la dose.
Une étude in vivo semble montrer que les inhibiteurs du P4502D6, y compris certains ISRS comme la paroxétine, la fluoxétine et la fluvoxamine, entraînent une élévation de la concentration plasmatique de thioridazine. Puisque le chlorhydrate de duloxétine est un inhibiteur modéré du CYP2D6 et qu’il augmente l’ASC et la Cmax des substances métabolisées par le CYP2D6, Dom-DULOXETINE ne doit pas être administré en association avec la thioridazine (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES).
Inhibiteurs du CYP 1A2 :
Étant donné que le CYP1A2 participe au métabolisme de la duloxétine, il est possible que la coadministration d’un inhibiteur du CYP1A2 fasse augmenter les concentrations de duloxétine. La fluvoxamine (100 mg die), un puissant inhibiteur du CYP1A2, a diminué la clairance plasmatique apparente de la duloxétine d’environ 77%. Dom-DULOXETINE ne doit pas être administré en association avec un inhibiteur puissant du CYP1A2 (p. ex. fluvoxamine) ou certains antibiotiques de la famille des quinolones (p. ex. ciprofloxacine ou énoxacine). Voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES.
Saccharose :
Les capsules de Dom-DULOXETINE contiennent du saccharose. Les patients présentant un problème héréditaire rare d’intolérance au fructose, une malabsorption du glucose-galactose ou un déficit en sucrase-isomaltase ne doivent pas prendre ce médicament.
Risque de fractures osseuses
Des études épidémiologiques ont montré un risque accru de fractures osseuses après la prise de certains antidépresseurs, y compris les ISRS et les IRSN. Le risque semble plus grand au tout début du traitement, mais des risques accrus significatifs ont également été observés plus tard dans le traitement. La possibilité de fractures doit être prise en compte lors du traitement de patients par Dom-DULOXETINE. Les patients âgés et les patients présentant d’importants risques de fractures osseuses doivent être informés des effets indésirables possibles pouvant augmenter le risque de chutes tels que les étourdissements et l’hypotension orthostatique, surtout au tout début du traitement, mais aussi peu de temps après le sevrage. Les données préliminaires d’études par observation montrent un lien entre les ISRS/IRSN et une faible densité minérale osseuse chez les hommes et les femmes plus âgées. En l’absence de nouvelles données, on ne peut pas exclure la possibilité d’un effet sur la densité minérale osseuse d’un traitement de longue durée avec des ISRS/IRSN, y compris Dom-DULOXETINE. Il peut également s’agir d’une inquiétude pour les patients souffrant d’ostéoporose ou présentant d’importants risques de fractures osseuses.
Effets cardiovasculaires
Tension artérielle et fréquence cardiaque : le chlorhydrate de duloxétine a été associé à une augmentation de la tension artérielle et à une hypertension cliniquement significative chez certains patients. Cela est peut-être dû à l’effet noradrénergique de la duloxétine.
Dans des essais cliniques contrôlés par placebo, pour toutes les indications approuvées, en ce qui concerne une variation entre le début et la fin de l’étude, le traitement par chlorhydrate de duloxétine a été associé à des augmentations moyennes de la tension artérielle systolique de 0,09 mm Hg et de la tension artérielle diastolique de 0,65 mm Hg comparativement à des diminutions moyennes de la tension artérielle systolique de 1,35 mm Hg et de la tension artérielle diastolique de 0,79 mm Hg chez les patients sous placebo. Il n’y avait aucune différence significative pour ce qui est de la fréquence d’une élévation soutenue de la tension artérielle (3 visites consécutives) (voir EFFETS INDÉSIRABLES : Changements des signes vitaux). Aucune différence significative entre les deux groupes n’a été constatée pour ce qui est des taux d’abandons du traitement dus à une élévation de la tension artérielle.
Le traitement par chlorhydrate de duloxétine pour une période allant jusqu’à 26 semaines, dans le cadre des essais contrôlés par placebo pour toutes les indications approuvées, a été associé à une hausse de la fréquence cardiaque de 1,39 battement par minute (variation moyenne entre le début et la fin de l’étude).
Des cas de crises hypertensives ont été signalés très rarement avec le chlorhydrate de duloxétine, en particulier chez des patients présentant une hypertension préexistante. Dom-DULOXETINE doit être administré avec prudence aux patients présentant une hypertension non maîtrisée, car cela pourrait les exposer à une crise hypertensive (voir EFFETS INDÉSIRABLES: Effets indésirables postcommercialisation).
La tension artérielle et la fréquence cardiaque doivent être évaluées avant le début du traitement et mesurées régulièrement au cours du traitement, en particulier chez les patients présentant une hypertension ou une autre maladie du cœur. Dom-DULOXETINE doit être administré avec prudence aux patients dont l’état pourrait être aggravé par une augmentation de la fréquence cardiaque ou de la tension artérielle. La prudence est également de mise lorsque Dom-DULOXETINE est administré en association avec des médicaments qui peuvent modifier son métabolisme (voir INTERACTIONS MÉDICAMENTEUSES). Chez les patients présentant une élévation soutenue de la tension artérielle au cours du traitement par Dom-DULOXETINE, une diminution de la dose ou un arrêt progressif du traitement doivent être envisagés.
Changements à l’électrocardiogramme : le chlorhydrate de duloxétine n’a pas été systématiquement évalué chez des patients ayant récemment eu un infarctus du myocarde ou une cardiopathie instable. Ces patients étaient généralement exclus des études cliniques réalisées avant la commercialisation du produit.
On a examiné les électrocardiogrammes (ECG) de 321 patients qui ont reçu du chlorhydrate de duloxétine dans des essais cliniques contrôlés par placebo sur le TDM et de 728 patients qui ont reçu du chlorhydrate de duloxétine dans des essais cliniques contrôlés par placebo sur la NDP. Le chlorhydrate de duloxétine n’était pas associe à l’apparition d’anomalies de l’ECG cliniquement significatives (voir EFFETS INDÉSIRABLES : Changements à l’électrocardiogramme). De plus, une étude de pharmacologie clinique a été effectuée afin d’établir l’innocuité de la duloxétine à la posologie maximale tolérée (200 mg b.i.d.) et de mesurer l’intervalle Q-T. à des doses allant jusqu’à 200 mg b.i.d. l’intervalle Q-T n’était pas allongé (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Pharmacologie clinique sur l’innocuité).
Dans des essais cliniques contrôlés par placebo sur le TDM et sur la NDP, chez les patients sous chlorhydrate de duloxétine, les anomalies à l’ECG ne sont pas apparues à un taux différent de celui chez les patients sous placebo (voir EFFETS INDÉSIRABLES: Changements à l’électrocardiogramme).
Maladies concomitantes
L’expérience clinique sur l’administration du chlorhydrate de duloxétine à des patients atteints d’une maladie systémique concomitante est limitée. La prudence s’impose quand on prescrit Dom-DULOXETINE à des patients ayant une maladie ou un état qui altère le métabolisme ou les réponses hémodynamiques. Ainsi, la prudence est de mise lors de l’administration de Dom-DULOXETINE à des patients atteints d’une maladie qui ralentit la vidange gastrique (p. ex. certains patients atteints de gastroparésie diabétique) (voir INTERACTIONS MÉDICAMENTEUSES: Risque d’interaction avec les médicaments modifiant l’acidité gastrique).
Dépendance
Possibilité de dépendance : Dans les études animales, la duloxétine n’a pas présenté de potentiel d’abus par un effet stimulant ou dépresseur (comme un barbiturique). Elle a produit une réduction de l’activité chez les rongeurs et les singes. Dans les études de pharmacodépendance, la duloxétine n’a pas manifesté de potentiel de dépendance chez les singes et les rats.
Quoique le potentiel d’abus de chlorhydrate de duloxétine n’ait pas été systématiquement étudié chez l’humain, une conduite toxicophile n’a pas été constatée durant les essais cliniques. Il faut cependant faire remarquer qu’il est impossible de prévoir, en se fondant sur l’expérience préalable à la commercialisation d’un psychotrope, si ce dernier, une fois commercialisé, fera l’objet d’un mauvais usage, d’un usage différent ou d’un abus. Par conséquent, les médecins doivent rechercher des antécédents d’abus de substance chez leurs patients et, le cas échéant, les suivre attentivement pour déceler tout signe de mauvais usage ou d’abus de Dom-DULOXETINE (p. ex. apparition d’une tolérance, augmentation de la dose, conduite toxicophile).
Arrêt du traitement : L’apparition de symptômes à l’arrêt du traitement a été évaluée systématiquement chez les patients prenant du chlorhydrate de duloxétine. Lors des essais cliniques contrôlés par placebo, les symptômes suivants sont apparus à un taux supérieur ou égal à 1 % et significativement plus souvent dans le groupe de chlorhydrate de duloxétine que dans le groupe placebo à l’arrêt brusque ou progressif du traitement : étourdissements, nausées, céphalées, paresthésies, fatigue, vomissements, irritabilité, cauchemars, insomnie, diarrhées, anxiété, hyperhidrose, vertiges, somnolence et myalgie.
Les patients doivent être suivis après l’arrêt du traitement par Dom-DULOXETINE au cas où de tels symptômes apparaîtraient. Il est recommandé de réduire graduellement la dose plutôt que de cesser brusquement le traitement, chaque fois que c’est possible. Si des symptômes intolérables surviennent après une réduction de la dose ou l’arrêt du traitement, l’ajustement de la dose doit être effectué en fonction de la réponse clinique du patient (voir EFFETS INDÉSIRABLES : Effets indésirables consécutifs à l’arrêt du traitement et POSOLOGIE ET ADMINISTRATION: Arrêt du traitement).
Endocrine
Régulation de la glycémie : Dans les essais sur la neuropathie diabétique périphérique, le traitement par de chlorhydrate de duloxétine a détérioré le contrôle glycémique chez certains patients diabétiques. Dans trois essais cliniques sur l’utilisation de chlorhydrate de duloxétine dans le traitement de la douleur associée à la NDP, la durée moyenne du diabète était d’environ 12 ans, la glycémie à jeun moyenne au départ était de 9,8 mmol/L (176 mg/dL) et le taux moyen d’hémoglobine glycosylée (HbA1c) au départ était de 7,8 %. Au cours de la phase aiguë du traitement de 12 semaines de ces études, le chlorhydrate de duloxétine a été associé à une légère augmentation de la glycémie moyenne à jeun par rapport au placebo. Au cours de la période de prolongation de ces études, qui a duré jusqu’à 52 semaines, la glycémie moyenne à jeun a augmenté de 0,67 mmol/L (12 mg/dL) pour le groupe traité par chlorhydrate de duloxétine et a diminué de 0,64 mmol/L (11,5 mg/L) pour le groupe ayant reçu les soins courants, ce qui représentait une différence statistiquement significative. L’ HbA1c a augmenté de 0,5% pour le groupe traité par chlorhydrate de duloxétine et de 0,2% pour le groupe ayant reçu les soins courants.
Hématologie
Hémorragie anormale: Les ISRS et les IRSN, y compris le chlorhydrate de duloxétine, peuvent augmenter le risque de saignements en causant une agrégation plaquettaire anormale. L’administration concomitante d’acide acétylsalicylique (AAS), d’anti-inflammatoires non stéroïdiens (AINS), de warfarine et d’autres anticoagulants peut renforcer ce risque. Des rapports de cas et des études épidémiologiques (études contrôlées par groupe témoin et méthodologie en fonction des cohortes) ont démontré un lien entre l’utilisation de médicaments interférant avec le recaptage de la sérotonine et l’occurrence d’hémorragie gastro-intestinale (voir EFFETS INDÉSIRABLES: Autres effets indésirables- Saignements gastro-intestinaux, et Effets indésirables post commercialisation). Les saignements associes à l’administration d’ISRS et d’IRSN ont eu différentes manifestations: ecchymoses, hématomes, épistaxis, pétéchies, jusqu’aux hémorragies mettant en jeu le pronostic vital.
Les patients doivent être mis en garde contre le risque d’hémorragies liées à l’utilisation concomitante de Dom-DULOXETINE et des AINS, de l’AAS ou d’autres médicaments influant sur la coagulation (voir INTERACTIONS MÉDICAMENTEUSES- Effets possibles de la duloxétine sur d’autres médicaments). La prudence est de mise avec les patients ayant des antécédents d’un trouble de saignement ou d’autres affections prédisposantes (p. ex. thrombocytopénie).
Hyponatrémie
L’hyponatrémie peut survenir à la suite d’un traitement par un ISRS ou par un IRSN, y compris le chlorhydrate de duloxétine. Dans de nombreux cas, elle semble être due au syndrome d’antidiurèse inappropriée. Des cas d’hyponatrémie avec une natrémie inférieure à 110 mmol/L ont été signalés et semblaient être réversibles à l’arrêt du traitement par chlorhydrate de duloxétine. Le risque de présenter une hyponatrémie avec les ISRS et les IRSN peut être plus important chez les personnes âgées. De même, les patients sous diurétiques ou présentant par ailleurs une déplétion volumique sont également plus à risque. L’abandon du traitement par Dom-DULOXETINE doit être envisagé chez les patients atteints d’hyponatrémie symptomatique et une intervention médicale appropriée doit être instaurée.
Les signes et symptômes de l’hyponatrémie comprennent les céphalées, les difficultés de concentration, l’altération de la mémoire, la confusion, la faiblesse ou le manque de stabilité pouvant entraîner des chutes. Des cas d’hyponatrémie plus grave ou plus aiguë ont été associés à des hallucinations, des syncopes, des crises convulsives, des comas, des arrêts respiratoires, voire à des décès (voir EFFETS INDÉSIRABLES : Effets indésirables post commercialisation).
Effets neurologiques
Crises convulsives : Même si des effets anticonvulsivants de la duloxétine ont été observés chez des animaux, le chlorhydrate de duloxétine n’a pas été systématiquement évalué chez des patients atteints d’un trouble convulsif. Ces patients étaient exclus des études cliniques avant la commercialisation du produit. Pendant les essais cliniques contrôlés par placebo menés sur toutes les indications, des crises convulsives sont survenues chez 0,03 % (3/10 524) des patients traités par la duloxétine et 0,01 % (1/7699) des patients traités par un placebo. Comme tout psychotrope, Dom-DULOXETINE doit être administré avec prudence aux patients ayant des antécédents de trouble convulsif.
Syndrome sérotoninergique/syndrome malin des neuroleptiques : Dans de rares occasions, des manifestations du type syndrome sérotoninergique ou syndrome malin des neuroleptiques sont apparues en association avec un traitement par un ISRS, plus particulièrement lorsqu’il est administré en association avec d’autres médicaments sérotoninergiques et neuroleptiques. Les symptômes du syndrome sérotoninergique peuvent se manifester par des changements de l’état mental (p. ex. confusion, irritabilité, agitation extrême progressant vers le délire et le coma), une instabilité autonome accompagnée de fluctuations rapides des signes vitaux (p. ex. tachycardie, tension artérielle instable, hyperthermie), des anomalies neuromusculaires (p. ex. rigidité, myoclonie, hyperréflexie, incoordination) ou des symptômes gastro-intestinaux (p. ex. nausées, vomissements, diarrhées). Ces syndromes pouvant provoquer des affections qui menacent le pronostic vital, le traitement par chlorhydrate de duloxétine doit être arrêté si l’un d’eux se manifeste et le patient doit recevoir un traitement symptomatique. Dom-DULOXETINE ne doit pas être administré avec un IMAO, y compris le linézolide (antibiotique) et le colorant thiazinique chlorure de méthylthionium (bleu de méthylène) qui sont des exemples moins bien connus d’IMAO, ni avec les précurseurs de la sérotonine (comme le L-tryptophane ou l’oxitriptan) et doit être administré avec prudence en association avec d’autres médicaments sérotoninergiques (par ex., les triptans, certains antidépresseurs tricycliques, le lithium, le tramadol, le millepertuis) en raison des risques de syndrome sérotoninergique (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES).
Triptans (agonistes des récepteurs 5HT1) : Des cas de syndrome sérotoninergique pouvant menacer la vie ont été signalés lors de l’administration d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et d’inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) en association avec des triptans. Si un traitement concomitant par Dom-DULOXETINE et un triptan est nécessaire sur le plan clinique, il est conseillé de surveiller attentivement le patient, surtout au début du traitement et lors de l’augmentation des doses. Voir MISES EN GARDE ET PRÉCAUTIONS : Syndrome sérotoninergique/syndrome malin des neuroleptiques et INTERACTIONS MÉDICAMENTEUSES : Triptans (agonistes des récepteurs 5HT1).
Effets sur la capacité de conduire et d’utiliser des machines: Tout psychotrope risque d’altérer le jugement, la pensée ou les fonctions motrices. Le chlorhydrate de duloxétine peut être associé à des effets indésirables comme la sédation et les étourdissements. C’est pourquoi il faut déconseiller aux patients de faire fonctionner des machines dangereuses, y compris des automobiles, avant d’être raisonnablement certains que le traitement par chlorhydrate de duloxétine ne nuit pas à leur capacité d’entreprendre de telles activités.
Ophtalmologie
Glaucome : Comme d’autres ISRS/IRSN, le chlorhydrate de duloxétine peut causer la mydriase et devrait être utilisé avec prudence chez les patients ayant une pression intraoculaire élevée ou un glaucome à angle fermé contrôlé.
Psychiatrie
Suicide : La possibilité d’une tentative de suicide est inhérente au TDM et aux autres troubles psychiatriques et peut persister tant qu’une rémission marquée n’est pas obtenue.
Comme pour d’autres médicaments avec une action pharmacologique similaire (inhibiteurs du recaptage de la sérotonine [ISRS] et inhibiteurs du recaptage de la sérotonine et de la noradrénaline [IRSN]), des cas isolés d’idées et de comportements suicidaires ont été signalés pendant un traitement par chlorhydrate de duloxétine ou peu après l’arrêt du traitement.
Les patients à risque élevé doivent être étroitement surveillés au début du traitement. Pour réduire le risque de surdosage, il faut prescrire la plus petite quantité de médicament qui soit compatible avec un traitement adéquat (voir MISES EN GARDE ET PRÉCAUTIONS: Généralités : Association possible avec des modifications comportementales et émotionnelles, y compris les blessures volontaires, EFFETS INDÉSIRABLES : Effets indésirables consécutifs à l’arrêt du traitement et POSOLOGIE ET ADMINISTRATION: Arrêt du traitement).
En raison de la comorbidité bien connue entre la dépression et les autres troubles psychiatriques, les précautions prises pour le traitement des patients atteints de dépression doivent également l’être pour les patients souffrant d’autres troubles psychiatriques (voir MISES EN GARDE ET PRÉCAUTIONS: Généralités: Association possible avec des modifications comportementales et émotionnelles, y compris les blessures volontaires).
Les médecins doivent encourager leurs patients à signaler sans tarder toute pensée ou tout sentiment qui les bouleverse.
Virage maniaque ou hypomaniaque : Durant les essais contrôlés par placebo sur le TDM, un virage maniaque ou hypomaniaque a été constaté chez 0,1 % (2/2489) des patients sous chlorhydrate de duloxétine et 0,1 %(1/1625) des patients sous placebo. Aucun virage maniaque ou hypomaniaque n’a été signalé dans les essais contrôlés par placebo menés sur le TAG, la NDP, la lombalgie chronique ou l’arthrose du genou. En revanche, on a observé un virage maniaque ou hypomaniaque chez une petite fraction des patients atteints d’un trouble de l’humeur qui étaient traités avec d’autres médicaments commercialisés efficaces dans le traitement du TDM. Comme avec les psychotropes similaires, Dom-DULOXETINE doit être administré avec prudence aux patients ayant des antécédents de manie.
Un épisode dépressif majeur peut constituer la première manifestation d’un trouble bipolaire. Les patients atteints de trouble bipolaire présentent un plus grand risque d’avoir des épisodes maniaques lorsqu’ils sont traités uniquement par des antidépresseurs. C’est pourquoi la décision de commencer un traitement symptomatique de la dépression ne doit être prise que lorsqu’une évaluation adéquate des patients a été effectuée afin de déterminer s’ils présentent des risques de développer un trouble bipolaire.
Effets rénaux
Une insuffisance rénale terminale (nécessitant la dialyse) entraîne une augmentation des concentrations plasmatiques de duloxétine. C’est pourquoi Dom-DULOXETINE est déconseillé chez les patients atteints d’insuffisance rénale terminale ou grave (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Insuffisance rénale et POSOLOGIE ET ADMINISTRATION : Posologie chez les insuffisants rénaux).
Retard de la miction et rétention urinaire :
Le chlorhydrate de duloxétine appartient à une classe de médicaments qui influent sur la résistance urétrale. Un retard de la miction et une rétention urinaire ont été observés dans des essais cliniques pour plusieurs indications. Des cas de retard de miction et de rétention urinaire ont été signalés spontanément après la commercialisation. Dans certains cas de rétention urinaire associés au traitement par chlorhydrate de duloxétine, l’hospitalisation ou un cathétérisme ont été nécessaires. Si des symptômes de retard de miction se manifestent durant un traitement par Dom-DULOXETINE, il faut envisager l’abandon du traitement ou une réduction de la dose. La prudence est de mise lorsque Dom-DULOXETINE est prescrit à des patients prenant d’autres médicaments qui peuvent entraver la miction (p. ex. anticholinergiques; voir EFFETS INDÉSIRABLES: Autres effets indésirables).
Fonction sexuelle
Se reporter à EFFETS INDÉSIRABLES : Fonction sexuelle.
Peau
Réactions dermatologiques graves :
Chez les patients traités par chlorhydrate de duloxétine, on a signalé des cas très rares de réactions cutanées graves après la commercialisation, notamment le syndrome de Stevens-Johnson et l’érythème polyforme (voir EFFETS INDÉSIRABLES, effets indésirables post-commercialisation). On estime que le taux de signalement après la commercialisation est généralement une sous- estimation attribuable à une sous-déclaration. Dans certains cas, un rapport de causalité avec le chlorhydrate de duloxétine n’a pas pu être établi. Les patients doivent cesser de prendre le chlorhydrate de duloxétine si une éruption cutanée se développe, puis communiquer avec leur médecin pour obtenir une évaluation et des conseils.
Cancérogénicité, mutagénicité et altération de la fertilité
Pour les données sur les animaux, voir TOXICOLOGIE.
Populations particulières
Femmes enceintes :
L’innocuité de chlorhydrate de duloxétine durant la grossesse n’a pas été démontrée. Dom-DULOXETINE ne doit donc pas être administré à une femme en âge de procréer à moins que le médecin traitant ne juge que les bienfaits prévus pour la patiente l’emportent nettement sur les risques pour le fœtus ou l’enfant.
Effets non tératogènes : Selon des rapports de pharmacovigilance, certains nouveau-nés ayant été exposés, vers la fin du troisième trimestre de la grossesse, à des ISRS ou à d’autres antidépresseurs plus récents ont présenté des complications nécessitant une hospitalisation prolongée, une assistance respiratoire et l’alimentation par sonde. De telles complications peuvent survenir immédiatement après l’accouchement. Les constatations cliniques rapportées comprenaient : détresse respiratoire, cyanose, apnée, crises convulsives, instabilité de la température, difficultés à s’alimenter, vomissements, hypoglycémie, hypotonie, hypertonie, hyperréflexie, tremblements, agitation, irritabilité et pleurs continuels. Ces symptômes sont compatibles avec un effet toxique direct des ISRS et des autres antidépresseurs plus récents ou, peut-être, avec un syndrome lié à l’arrêt du traitement. Fait à noter, dans certains cas, le tableau clinique évoque un syndrome sérotoninergique (voir CONTRE-INDICATIONS: IMAO). Avant de traiter une femme enceinte par Dom-DULOXETINE durant le troisième trimestre de sa grossesse, le médecin doit soupeser attentivement les risques et les bienfaits possibles du traitement (voir POSOLOGIE ET ADMINISTRATION: Traitement de femmes enceintes durant le troisième trimestre).
Aucune étude bien contrôlée adéquate n’a été menée auprès de femmes enceintes (voir TOXICOLOGIE). Dans les études sur la reproduction des animaux, il a été démontré que la duloxétine a des effets indésirables sur l’embryon, le fœtus et le développement postnatal. Comme les études de reproduction animale ne permettent pas toujours de prédire la réponse humaine, ce médicament ne doit être administré à une femme enceinte que si les bienfaits possibles justifient les risques pour le fœtus.
Les patientes doivent être averties d’informer leur médecin si elles deviennent enceintes ou planifient une grossesse durant leur traitement.
Travail et accouchement : L’effet de la duloxétine sur le travail et l’accouchement des femmes est inconnu. Cependant, étant donné que la duloxétine ou ses métabolites traversent la barrière placentaire chez la rate et vu la possibilité que la duloxétine ou ses métabolites produisent des effets indésirables sur le nouveau-né, la duloxétine ne doit être administrée durant le travail et l’accouchement que si les bienfaits possibles justifient les risques pour le fœtus.
Femmes qui allaitent :
La duloxétine passe dans le lait des femmes qui allaitent. La dose quotidienne transmise au nourrisson en mg/kg représente environ 0,14% de la dose maternelle. L’innocuité de la duloxétine chez le nourrisson n’étant pas connue, il est déconseillé aux femmes sous de Dom-DULOXETINE d’allaiter.
Les patientes doivent être averties d’informer leur médecin si elles allaitent.
Enfants (<18 ans) :
L’innocuité et l’efficacité du chlorhydrate de duloxétine chez les enfants (<18 ans) n’ont pas été démontrées et il n’est pas recommandé de l’administrer à ces patients. Voir MISES EN GARDE
ET PRÉCAUTIONS: Généralités: Association possible avec des modifications comportementales et émotionnelles, y compris les blessures volontaires. Voir aussi les sections POSOLOGIE ET ADMINISTRATION : Enfants et INDICATIONS ET UTILISATION CLINIQUE: Enfants.
Personnes âgées (≥ 65 ans) :
Chez les 2418 patients traités par chlorhydrate de duloxétine dans les études cliniques sur le TDM, 5,9% (143) avaient 65 ans et plus. Chez les 1169 patients traités par le chlorhydrate de duloxétine dans les études contrôlées par placebo de courte durée sur le TAG, 17,2 % (201) avaient 65 ans et plus. Chez les 1429 patients traités par le chlorhydrate de duloxétine dans les études sur la NDP, 31,9% (456) avaient 65 ans et plus. Chez les 600 patients traités par chlorhydrate de duloxétine dans les études cliniques contrôlées par placebo sur la lombalgie chronique, 22,3 % (134) avaient 65 ans et plus. Aucune différence globale d’innocuité ou d’efficacité n’a été observée entre ces sujets et les sujets plus jeunes, et malgré le fait que d’autres rapports d’expérience clinique n’ont pas fait état de différences de réponse entre les personnes âgées et les patients plus jeunes, il n’est pas possible d’exclure une plus grande sensibilité chez certaines personnes âgées.
Patients ayant une consommation d’alcool substantielle :
L’administration du chlorhydrate de duloxétine à des patients consommant une quantité substantielle d’alcool peut être associée à une atteinte hépatique grave. Des cas isolés d’insuffisance hépatique, parfois mortelle, ont été signalés. Dom-DULOXETINE ne doit être administré à ces patients que dans des cas exceptionnels et avec une extrême prudence (voir MISES EN GARDE ET PRÉCAUTIONS: Hépatotoxicité et EFFETS INDÉSIRABLES : Effets indésirables post commercialisation : Effets hépatiques).
Surveillance et examens de laboratoire
Aucun examen de laboratoire particulier n’est recommandé.
Renseignements pour le conseil aux patients
Des renseignements pour le consommateur sont fournis dans le feuillet d’information de Dom-DULOXETINE distribue au patient. Il est conseillé de lire ce feuillet d’information avant d’utiliser Dom-DULOXETINE.
Les patients à qui l’on prescrit Dom-DULOXETINE doivent recevoir les instructions suivantes de leur médecin:
- 1.
Administration convenable
Dom-DULOXETINE se prend habituellement une fois par jour. Les capsules de Dom-DULOXETINE peuvent être prises avec ou sans aliments, bien qu’au début les aliments puissent aider à réduire la fréquence des nausées.
Les capsules de Dom-DULOXETINE doivent être avalées entières, sans les mâcher ni les écraser et le contenu ne doit pas être saupoudré sur les aliments ni mélangé à des liquides. Ces actions pourraient affecter le revêtement entérosoluble.
- 2.
Traitement continu
Il faut avertir les patients de poursuivre le traitement par Dom-DULOXETINE durant plusieurs mois, durant une période prolongée ou comme prévu, même s’ils sentent une amélioration au bout de 1 à 4 semaines.
- 3.
Apparition ou aggravation de problèmes émotionnels ou de comportement
Il faut aviser les patients qu’ils pourraient constater une apparition ou une aggravation des sentiments d’agitation, d’hostilité, d’anxiété et d’impulsivité, ou d’idées suicidaires, de se faire du mal ou de faire du mal à d’autres. Ces sentiments s’appliquent plus particulièrement au cours des premières semaines du traitement ou quand la dose est ajustée. Une fois le traitement commencé, les patients doivent informer leur médecin de toute modification de leur état psychologique, ce qui comprend toute pensée ou tout sentiment qui les bouleverse. Les médecins doivent aviser leurs patients de consulter un médecin avant d’arrêter le traitement par Dom-DULOXETINE.
- 4.
Symptômes liés à l’arrêt du traitement
Les patients doivent être avisés que l’arrêt de Dom-DULOXETINE peut provoquer des symptômes comme des étourdissements, des nausées, de la diarrhée, des céphalées, de la paresthésie, des vomissements, de l’irritabilité, de l’anxiété, de l’hyperhidrose, de la fatigue, de l’insomnie et des cauchemars. Ces symptômes disparaissent habituellement sans qu’un traitement soit nécessaire. Les patients doivent être avertis de communiquer avec leur médecin s’ils présentent l’un de ces symptômes ou tout autre symptôme. Les médecins doivent aviser leurs patients de consulter un médecin avant d’arrêter le traitement par Dom-DULOXETINE.
- 5.
Hépatotoxicité
Les patients doivent être informés que de graves problèmes de foie, parfois mortels, ont été signalés chez les patients traités par chlorhydrate de duloxétine. Il faut indiquer aux patients de discuter avec leur médecin des signes et symptômes liés à des lésions hépatiques. L’administration de Dom-DULOXETINE à des patients consommant une quantité substantielle d’alcool peut être associée à une atteinte hépatique grave.
- 6.
Consommation d’alcool
Les patients doivent être informés que la consommation d’alcool doit être limitée à un minimum pendant un traitement par Dom-DULOXETINE.
- 7.
Effets sur la pression artérielle
Les patients doivent être avertis que Dom-DULOXETINE peut causer une augmentation de la pression artérielle.
- 8.
Hémorragie anormale
Les patients doivent être mis en garde contre le risque d’hémorragies liées à l’utilisation concomitante du chlorhydrate de duloxétine et des AINS, de l’aspirine ou d’autres médicaments influant sur la coagulation.
- 9.
Syndrome sérotoninergique ou syndrome malin des neuroleptiques
Les patients doivent être mis en garde contre le risque de développer le syndrome sérotoninergique lié à l’utilisation concomitante de Dom-DULOXETINE et d’autres médicaments sérotoninergiques ou neuroleptiques. Les patients doivent être informés des signes et symptômes liés au syndrome sérotoninergique; ils doivent également être avertis de solliciter immédiatement des soins médicaux s’ils ressentent les symptômes.
- 10.
Hyponatrémie
Les patients doivent être informés que l’hyponatrémie peut survenir à la suite d’un traitement par un ISRS ou par un IRSN, y compris Dom-DULOXETINE. Les patients doivent être avisés des signes et symptômes liés à l’hyponatrémie.
- 11.
Retard de la miction et rétention urinaire
Les patients doivent être avertis de communiquer avec leur médecin s’ils présentent des problèmes de débit urinaire.
- 12.
Fractures osseuses
Les patients âgés et les patients présentant d’importants risques de fractures osseuses doivent être informés des effets indésirables possibles pouvant augmenter le risque de chutes tels que les étourdissements et l’hypotension orthostatique, surtout au tout début du traitement, mais aussi peu de temps après le sevrage.
- 13.
Réactions dermatologiques graves
Les patients doivent cesser de prendre Dom-DULOXETINE si une éruption cutanée se développe, puis communiquer avec leur médecin pour obtenir une évaluation et des conseils.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
Trouble dépressif majeur (TDM) :
L’innocuité du chlorhydrate de duloxétine a été évaluée chez 2418 patients atteints de TDM qui ont participé à des essais sur plusieurs doses avant la commercialisation, ce qui représente 1099 patients-années d’exposition. Sur ces 2418 patients traités par chlorhydrate de duloxétine, 1139 ont participé à 8 essais contrôlés par placebo de 8 ou 9 semaines et ont reçu des doses variant de 40 à 120 mg/jour, et 1279 patients ont été suivis pendant une période allant jusqu’ à 1 an, dans le cadre d’une étude d’innocuité ouverte sur des doses variant entre 80 et 120 mg/jour. Deux études contrôlées par placebo sur des doses quotidiennes de 80 et de 120 mg ont été prolongées pour un traitement d’entretien de 6 mois. Sur les 2418 patients, 993 ont été exposés au du chlorhydrate de duloxétine pendant au moins 180 jours et 445, pendant au moins 1 an. L’innocuité à long terme du chlorhydrate de duloxétine chez les patients atteints de TDM a également été évaluée chez 533 patients dans une étude de longue durée sur le maintien des effets comportant une phase ouverte de courte durée de 12 semaines suivie d’une phase de continuation à double insu de 26 semaines, et chez 514 patients dans une autre étude de longue durée sur le maintien des effets comportant une phase de courte durée ouverte de 4 à 10 semaines et une phase de continuation ouverte de 24 semaines suivie d’une phase d’entretien à double insu de 52 semaines.
Trouble d’anxiété généralisée (TAG) :
L’innocuité du chlorhydrate de duloxétine a également été évaluée chez 1 797 patients souffrant de TAG. La plupart des patients qui ont participé aux études contrôlées par placebo de courte durée ont reçu des doses quotidiennes de chlorhydrate de duloxétine de 60 mg ou de 120 mg par jour comme dose finale.
Douleur neuropathique associée à la neuropathie diabétique périphérique (NDP) :
L’innocuité du chlorhydrate de duloxétine a également été évaluée chez 1429 patients atteints de douleur neuropathique associée à la NDP, ce qui représente 894,13 patients-années d’exposition. Parmi ces 1429 patients traités par chlorhydrate de duloxétine, 800 ont participé à des essais contrôlés par placebo de 12 ou 13 semaines dans le cadre desquels ils ont reçu des doses quotidiennes allant de 20 à 120 mg. On compte 449 patients supplémentaires ayant participé à une étude d’innocuité ouverte sur une dose de 120 mg par jour pendant 6 mois (87 patients ont continué pendant une période de prolongation ouverte de 24 semaines). De plus, 57 autres patients, d’abord traites par placebo, ont reçu une dose de chlorhydrate de duloxétine de 60 mg deux fois par jour pour une période allant jusqu’ à 12 mois lors de la phase de prolongation. Sur ces 1429 patients, 881 ont été exposés au chlorhydrate de duloxétine pour une période ≥ 6 mois et 515 ont reçu le médicament pendant plus de 12 mois.
Lombalgie chronique :
L’innocuité du chlorhydrate de duloxétine a été évaluée chez 698 patients atteints de lombalgie chronique (ce qui représente 237,99 patients-années d’exposition à la duloxétine). Dans des études contrôlées par placebo de 12 à 13 semaines, la majorité des patients sous chlorhydrate de duloxétine (428, 71,3 %) ont reçu du chlorhydrate de duloxétine à 60 mg q.d. Environ le quart des patients sous chlorhydrate de duloxétine (139, 23,2 %) ont reçu de la duloxétine à 120 mg q.d. à un moment donné durant la phase de courte durée.
Douleur chronique associée à l’arthrose du genou :
L’innocuité du chlorhydrate de duloxétine a été évaluée chez 503 patients souffrant d’arthrose du genou traites par duloxétine dans le cadre de deux essais contrôlés par placebo de 13 semaines et d’un essai contrôlé par placebo de 10 semaines sur le traitement d’appoint aux anti-inflammatoires non stéroïdiens (voir ESSAIS CLINIQUES).
Effets indésirables du médicament observés au cours des essais cliniques
Les données des tableaux et du texte qui suivent ne peuvent pas servir à prédire l’incidence d’effets indésirables en pratique médicale courante, parce que les caractéristiques des patients et d’autres facteurs sont différentes de ceux dans les essais cliniques. De même, les fréquences mentionnées ne peuvent pas être comparées aux données recueillies dans des études cliniques mettant en jeu des traitements, des usages ou des chercheurs différents. Les données présentées ci-dessous aident le médecin prescripteur à estimer la part relative des facteurs médicamenteux ou autres à l’incidence des effets indésirables dans la population étudiée.
Effets indésirables qui ont justifié l’abandon du traitement
Essais contrôlés par placebo sur le TDM : Environ 10 % des 1139 patients qui ont reçu du chlorhydrate de duloxétine pendant les essais contrôlés par placebo ont abandonné le traitement à cause d’un effet indésirable, comparativement à 4 % des 777 patients recevant un placebo. Les nausées (chlorhydrate de duloxétine 1,4 %, placebo 0,1 %) sont le seul effet indésirable fréquent qui a justifié l’arrêt du traitement et qui était imputé au médicament (c’est-à-dire qu’il a motivé l’abandon chez au moins 1 % des patients sous chlorhydrate de duloxétine et au moins deux fois plus souvent chez ces derniers que chez les patients sous placebo).
Essais contrôlés par placebo sur le TAG : Environ 14% des 910 patients qui ont reçu du chlorhydrate de duloxétine pendant les essais contrôlés par placebo de courte durée sur le TAG ont abandonné le traitement à cause d’un effet indésirable, comparativement à 5,3 % des 665 patients ayant reçu un placebo. Les nausées (chlorhydrate de duloxétine 3,3 %, placebo 0,5 %) et les étourdissements (chlorhydrate de duloxétine 1%, placebo 0,5 %) sont les effets indésirables fréquents qui ont justifié l’arrêt du traitement et qui étaient imputés au médicament (comme il est indiqué ci-dessus à la section sur les essais sur le TDM).
Essais contrôlés par placebo sur la douleur neuropathique associée à la NDP : Environ 12 % des 800 patients qui ont reçu du chlorhydrate de duloxétine pendant les essais contrôlés par placebo de courte durée ont abandonné le traitement à cause d’un effet indésirable, comparativement à 5 % des 339 patients recevant un placebo. Les nausées (chlorhydrate de duloxétine 3,0 %, placebo 0,3 %), les étourdissements (chlorhydrate de duloxétine 1,1 %, placebo 0,3 %) et la somnolence (chlorhydrate de duloxétine 1,2 %, placebo 0 %) sont les effets indésirables fréquents qui ont justifié l’arrêt du traitement et qui étaient imputés au médicament (comme il est indiqué ci-dessus à la section sur les essais sur le TDM).
Essais contrôlés par placebo sur la lombalgie chronique : Environ 17 % des 600 patients qui ont reçu du chlorhydrate de duloxétine pendant les essais contrôlés par placebo de 13 semaines portant sur la lombalgie chronique ont abandonné le traitement à cause d’un effet indésirable, Comparativement à 6,3 % des 441 patients ayant reçu un placebo. Les effets indésirables signalés couramment comme raison de l’abandon et imputés au médicament (tel que décrit ci-dessus) comprenaient les nausées (chlorhydrate de duloxétine 3,0 %, placebo 0,7 %) et la somnolence (du chlorhydrate de duloxétine 1,0 %, placebo 0,0 %).
Essais contrôlés par placebo sur l’arthrose du genou : Environ 16% des 239 patients qui ont reçu du chlorhydrate de duloxétine pendant des essais contrôlés par placebo de 13 semaines portant sur la douleur chronique attribuable à l’arthrose du genou ont abandonné le traitement en raison d’un effet indésirable, comparativement à 5,6 % des 248 patients ayant reçu un placebo. Les effets indésirables signalés couramment comme raison de l’abandon et imputés au médicament (tel que décrit ci-dessus) comprenaient les nausées (du chlorhydrate de duloxétine 2,9 %, placebo 0,8 %) et l’asthénie (chlorhydrate de duloxétine 1,3 %, placebo 0,0 %). De même, plus de patients prenant du chlorhydrate de duloxétine (40/264 ou 15,2 %) ont abandonné l’essai de 10 semaines contrôlé par placebo sur le traitement d’appoint aux anti-inflammatoires non stéroïdiens en raison d’effets indésirables que de patients sous placebo (23/260 ou 8,8 %).
Effets indésirables consécutifs à l’arrêt du traitement
L’apparition de symptômes à l’arrêt du traitement a été évaluée systématiquement chez les patients prenant du chlorhydrate de duloxétine. Lors des essais cliniques contrôlés par placebo, les symptômes suivants sont apparus à un taux supérieur ou égal à 1 % et significativement plus souvent dans le groupe chlorhydrate de duloxétine que dans le groupe du placebo à l’arrêt brusque ou progressif du traitement : étourdissements, nausées, céphalées, paresthésies, fatigue, vomissements, irritabilité, cauchemars, insomnie, diarrhées, anxiété, hyperhidrose, vertiges, somnolence et myalgie. Même si ces effets étaient en général autolimitatifs, certains étaient graves (voir MISES EN GARDE ET PRÉCAUTIONS : Arrêt du traitement et POSOLOGIE ET ADMINISTRATION).
Effets indésirables survenus chez les sujets sous chlorhydrate de duloxétine dans les essais contrôlés par placebo sur le trouble dépressif majeur (TDM)
Le tableau 1 énumère les effets indésirables liés au traitement qui sont survenus chez 2 % ou plus des patients recevant du chlorhydrate de duloxétine pendant la phase aiguë du TDM dans le cadre d’essais cliniques contrôlés par placebo et dont l’incidence était supérieure à celle avec le placebo. Les effets indésirables qui ont été observés le plus souvent chez les patients atteints de TDM et traités par chlorhydrate de duloxétine (incidence de 5% ou plus, et au moins le double de l’incidence notée chez les patients sous placebo) étaient: nausées, sécheresse de la bouche, constipation, diminution de l’appétit, fatigue, somnolence et sudation. La terminologie MedDRA a servi à classer les effets indésirables signalés.
Tableau 1 : Incidence des effets indésirables liés au traitement survenus lors de la phrase aigue du TDM dans le cadre d’essais contrôlés par placebo1
| Système organique/effet indésirable | Pourcentage de patients ayant signalé l’effet | |||
Placebo (n-777) | Chlorhydrate de duloxétine n= 1139 | |||
| Troubles gastro-intestinaux | ||||
| Nausées | 7 | 20 | ||
| Sécheresse de la bouche | 6 | 15 | ||
| Constipation | 4 | 11 | ||
| Diarrhée | 6 | 8 | ||
| Vomissements | 3 | 5 | ||
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit 2 | 2 | 8 | ||
| Troubles généraux | ||||
| fatigue | 4 | 8 | ||
| Examens | ||||
| Perte de poids | 1 | 2 | ||
| Troubles du système nerveux | ||||
| Étourdissements | 5 | 9 | ||
| Somnolence | 3 | 7 | ||
| tremblements | 1 | 3 | ||
| Troubles de la peau et des tissus sous-cutanés | ||||
| Sudation accrue | 2 | 6 | ||
| Troubles vasculaires | ||||
| Bouffées de chaleur | 1 | 2 | ||
| Troubles oculaires | ||||
| Vue brouillée | 1 | 4 | ||
| Troubles psychiatriques | ||||
| Anxiété | 2 | 3 | ||
| Insomnie 3 | 6 | 11 | ||
| Perte de libido | 1 | 3 | ||
| anorgasmie | 1 | 3 | ||
| Système reproducteur | ||||
| Dysfonction érectile 4,5 | 1 | 4 | ||
| Retard d’éjaculation 4 | 1 | 3 | ||
| Dysfonction éjaculatoire 4,5 | 1 | 3 | ||
| ||||
Les effets indésirables constatés chez les hommes et les femmes étaient généralement similaires sauf pour ce qui est des effets sur les fonctions sexuelles (voir EFFETS INDÉSIRABLES : Fonction sexuelle). Les études cliniques sur du chlorhydrate de duloxétine n’ont pas évoqué de différence entre les personnes de plus 65 ans et de moins de 65 ans quant aux effets indésirables. Il y avait trop peu de patients autres que de race blanche dans l’étude pour déterminer si ces patients réagissent différemment des patients de race blanche.
Le tableau 2 énumère les effets indésirables liés au traitement qui sont survenus chez 2 % ou plus des patients recevant du chlorhydrate de duloxétine dans le cadre d’une étude de longue durée sur le maintien des effets chez les patients atteints d’un TDM. Les effets indésirables qui ont été observés le plus souvent chez les patients atteints de TDM et traités par chlorhydrate de duloxétine (incidence de 5% ou plus) au cours de la phase d’entretien à double insu étaient: dorsalgies, céphalées, nasopharyngite et fatigue.
Tableau 2 : Incidence des effets indésirables liés au traitement survenus lors d’une étude de longue durée sur le maintien des effets chez des patients atteints d’un TDM
| Système organique/effets indésirables | Pourcentage de patients ayant signalé l’effet | |||
|---|---|---|---|---|
| Phase de courte durée | Phase de continuation | Phase d’entretien | ||
Chlorhydrate de Duloxétine (N=514) | Chlorhydrate de Duloxétine (N=413) | Placebo (N=142) | Chlorhydrate de Duloxétine (N=146) | |
| Troubles cardiaques | ||||
| Palpitations | 1 | <1 | 1 | 3 |
| Angine de poitrines | 0 | 0 | <1 | 2 |
| Troubles de l’oreille interne ou labyrinthiques | ||||
| Vertiges | 3 | 1 | 3 | 0 |
| Troubles gastro-intestinaux | ||||
| Nausées | 29 | 1 | 5 | 4 |
| Sécheresse de la bouche | 15 | 3 | <1 | 3 |
| Constipation | 9 | 3 | 0 | 0 |
| Diarrhée | 7 | 4 | 3 | 1 |
| Vomissements | 5 | 1 | 1 | 1 |
| Douleurs abdominales hautes | 3 | 2 | 1 | 3 |
| Douleurs abdominales | 2 | 1 | 1 | 2 |
| Dyspepsie | 1 | 1 | 2 | 3 |
| Troubles d’ordre général et complications au point d’administration | ||||
| Fatigue | 12 | 2 | 3 | 6 |
| Œdème périphérique | <1 | <1 | 2 | 2 |
| Troubles du système immunitaire | ||||
| Hypersensibilité | <1 | <1 | 0 | 2 |
| Infections et infestations | ||||
| Nasopharyngite | 3 | 6 | 8 | 6 |
| grippe | 1 | 3 | 8 | 3 |
| Bronchite | <1 | 2 | 3 | 3 |
| Examens | ||||
| Gain de poids | <1 | 2 | 0 | 2 |
| Troubles du métabolisme et de la nutrition | ||||
| Diminution de l’appétit | 5 | <1 | 0 | 0 |
| Système organique/effets indésirables | Pourcentage de patients ayant signalé l’effet | |||
| Phase de courte durée | Phase de continuation | Phase d’entretien |
|---|
Chlorhydrate de Duloxétine (N=514) | Chlorhydrate de Duloxétine (N=413) | Placebo (N=142) | Chlorhydrate de Duloxétine (N=146) | |
|---|---|---|---|---|
| Anorexie | 4 | 0 | <1 | <1 |
| Diabète sucré | 0 | <1 | <1 | 2 |
| Troubles musculosquelettiques et du tissu conjonctif | ||||
| Dorsalgie | 2 | 5 | 5 | 9 |
| Arthralgie | <1 | 2 | <1 | 4 |
| Douleur musculosquelettique | <1 | 2 | <1 | 2 |
| Douleurs aux extrémités | <1 | 1 | 2 | 3 |
| Troubles du système nerveux | ||||
| Céphalées | 15 | 9 | 8 | 9 |
| Étourdissements | 8 | 2 | 6 | 3 |
| Tremblements | 4 | 0 | 0 | 0 |
| Somnolence | 3 | <1 | 0 | 0 |
| Syndrome cervico-brachial | 0 | <1 | 0 | 2 |
| Troubles psychiatriques | ||||
| Insomnie | 5 | 3 | 6 | 5 |
| Baisse de la libido | 3 | 1 | <1 | 0 |
| Agitation | 3 | <1 | 1 | <1 |
| Dépression | <1 | <1 | 1 | 2 |
| Trouble rénaux et urinaires | ||||
| Pollakiurie | 2 | <1 | 1 | 0 |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Hyperhidrose | 15 | 6 | 1 | 5 |
Effets indésirables survenus chez les sujets sous chlorhydrate de duloxétine dans les essais contrôlés par placebo sur le trouble d’anxiété généralisée (TAG)
Le tableau 3 énumère les effets indésirables liés au traitement qui sont survenus chez au moins 2% des patients recevant du chlorhydrate de duloxétine pendant la phase aiguë du TAG dans le cadre d’essais cliniques contrôles par placebo. Ces effets étaient plus fréquents chez les patients sous chlorhydrate de duloxétine que chez les patients sous placebo. Les effets indésirables qui ont été observés le plus souvent chez les patients atteints de TAG et traités par chlorhydrate de duloxétine (incidence de 5% ou plus, et au moins le double de l’incidence notée chez les patients sous placebo) étaient : nausées, étourdissements, sécheresse de la bouche, fatigue, constipation, somnolence et sudation.
Tableau 3 : Incidence des effets indésirables liés au traitement lors de la phase aiguë du TAG dans le cadre d’essais contrôlés par placebo1
| Système organique/effets indésirables | Pourcentage de patients ayant signalé l’effet |
|---|---|
Placebo (N=665) | Chlorhydrate de Duloxétine (N=910) |
| Troubles gastro-intestinaux | |
| Nausées | 10 |
| 34 | |
| Sécheresse de la bouche | 4 |
| 12 | |
| Système organique/effets indésirables | Pourcentage de patients ayant signalé l’effet |
Placebo (N=665) | Chlorhydrate de Duloxétine (N=910) | |
|---|---|---|
| Constipation | 4 | 10 |
| Diarrhée | 6 | 8 |
| Vomissements | 3 | 5 |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit 2 | 1 | 4 |
| Troubles généraux | ||
| Fatigue | 4 | 11 |
| Examens | ||
| Gain de poids | 1 | 4 |
| Troubles du système nerveux | ||
| Étourdissements | 8 | 14 |
| Somnolence | 2 | 8 |
| Tremblements | 1 | 4 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Hyperhidrose | 2 | 7 |
| Troubles vasculaires | ||
| Bouffées de chaleur | 1 | 2 |
| Troubles oculaires | ||
| Vue brouillée | 1 | 4 |
| Troubles psychiatriques | ||
| Anxiété | 1 | 2 |
| Insomnie3 | 4 | 8 |
| Perte de libido | 1 | 5 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Bâillements | 0 | 3 |
| Appareil génital | ||
| Dysfonction érectile 4,5 | 0 | 2 |
- 1. Effets signalés par au moins 2 % des patients recevant du chlorhydrate de duloxétine et plus souvent que par les patients recevant le placebo.
- 2. Ce terme comprend l’anorexie.
- 3. Ce terme comprend l’insomnie du milieu de la nuit.
- 4. Chez les hommes seulement.
- 5. Ce terme comprend les troubles d’éjaculation et l’impossibilité d’éjaculer.
Effets indésirables liés à la dose pour le TAG
Le taux d’incidence des effets indésirables observés chez les patients recevant 120 mg de duloxétine par jour était de 5 % ou plus et environ 2 fois le taux d’incidence constaté chez les patients recevant 60 mg de duloxétine par jour (byperhidrose [15,3% par rapport à 8,3 %], diarrhée [7,6% par rapport à 3,0 %] et vomissements [6,5% par rapport à 3,0 %]).
Effets indésirables survenus chez les sujets sous chlorhydrate de duloxétine lors d’essais contrôlés par placebo sur la douleur associée à la neuropathie diabétique périphérique :
Le tableau 4 énumère les effets indésirables liés au traitement qui sont survenus chez 2% ou plus des patients recevant du chlorhydrate de duloxétine pendant la phase aiguë (12 semaines) de la NDP dans le cadre d’essais cliniques contrôlés par placebo (doses de 20 à 120 mg par jour) et dont l’incidence était supérieure à celle avec le placebo. Les effets indésirables qui ont été observés le plus souvent chez les patients atteints de NDP et traités par du chlorhydrate de duloxétine (incidence de 5 % ou plus, et au moins le double de l’incidence notée chez les patients sous placebo) étaient: nausées, constipation, sécheresse de la bouche, vomissements, fatigue, diminution de l’appétit, somnolence, dysfonction érectile et hyperhidrose. La terminologie MedDRA a servi à classer les effets indésirables signalés.
Tableau 4: Incidence des effets indésirables liés au traitement survenus lors de la phase aiguë de la douleur neuropathique associée à la neuropathie diabétique périphérique dans le cadre des essais contrôlés par placebo1
| Système organique/effets indésirables | Pourcentage de patients ayant signalé l’effet | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Chlorhydrate de Duloxétine 60 une fois par jour (N=344) | Chlorhydrate de Duloxétine 60 deux fois par jour (N=341) | Total* des patients sous Chlorhydrate de Duloxétine (N=800) | Placebo (N=339) | |||||||
| Troubles gastro-intestinaux | ||||||||||
| Nausées | 24 | 27 | 24 | 9 | ||||||
| Diarrhée | 11 | 7 | 10 | 7 | ||||||
| Constipation | 8 | 12 | 9 | 2 | ||||||
| Sécheresse de la bouche | 6 | 10 | 8 | 3 | ||||||
| Vomissements | 5 | 6 | 6 | 3 | ||||||
| Dyspepsie2 | 4 | 4 | 4 | 2 | ||||||
| Troubles d’ordre général et complications au point d’administration | ||||||||||
| Fatigue3 | 12 | 16 | 12 | 6 | ||||||
| Douleurs abdominales 4 | 5 | 2 | 4 | 2 | ||||||
| Infections and Infestations | ||||||||||
| Nasopharyngite | 5 | 7 | 6 | 5 | ||||||
| Grippe5 | 3 | 2 | 3 | 3 | ||||||
| Troubles du métabolisme et de la nutrition | ||||||||||
| Diminution de l’appétit6 | 7 | 14 | 10 | 1 | ||||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||||||
| Dorsalgie | 5 | 2 | 4 | 3 | ||||||
| Spasmes musculaires | 3 | 3 | 3 | 2 | ||||||
| Troubles du système nerveux | ||||||||||
| Somnolence7 | 17 | 21 | 17 | 5 | ||||||
| Céphalées | 12 | 11 | 12 | 9 | ||||||
| Étourdissements | 11 | 13 | 11 | 6 | ||||||
| Paresthésie 8 | 2 | 2 | 2 | 1 | ||||||
| Troubles psychiatriques | ||||||||||
| Insomnie 9 | 8 | 10 | 9 | 5 | ||||||
| Agitation 10 | 3 | 3 | 3 | 1 | ||||||
| Trouble rénaux et urinaires | ||||||||||
| Pollakiurie | 1 | 3 | 2 | 1 | ||||||
| Troubles de l’appareil reproducteur et des seins | ||||||||||
| Dysfonction érectile 11 | 2 | 8 | 5 | 0 | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||
| Toux 12 | 3 | 4 | 4 | 4 | ||||||
| Douleurs pharyngolaryngées | 1 | 4 | 3 | 2 | ||||||
| Troubles de la peau et des tissus sous-cutanés | ||||||||||
| Hyperhidrose | 8 | 10 | 9 | 2 | ||||||
* Comprend toutes les doses administrées dans les études sur la NDP (c.-à-d. 20 mg par jour, 60 mg par jour et mg deux fois par jour).
- 1. Effets signalés par au moins 2 %des patients recevant du chlorhydrate de duloxétine et plus souvent que par les patients recevant le placebo. Les effets suivants, signalés par au moins 2% des patients traités par chlorhydrate de duloxétine pour une NDP, ont eu une incidence inférieure ou égale à celle avec le placebo: douleurs aux membres, infection des voies respiratoires supérieures, arthralgie, toux, grippe, prurit, douleurs musculosquelettiques (comprend les myalgies et les cervicalgies) et œdème périphérique.
2 Ce terme comprend les malaises gastriques.
3 Comprend également l’asthénie.
4 Comprend les douleurs abdominales hautes, les douleurs abdominales basses, la sensibilité abdominale, les malaises au niveau de l’abdomen et les douleurs gastro-intestinales.
5 2,8% des patients sous chlorhydrate de duloxétine, 2,7% des patients sous placebo.
6 Comprend l’anorexie.
7 Comprend l’hypersomnie et la sédation.
8 Comprend l’hypo-esthésie, l’hypo-esthésie faciale et la paresthésie orale.
9 Comprend aussi l’insomnie du milieu de la nuit, les réveils matinaux précoces et l’insomnie d’endormissement.
10 Comprend également la sensation d’agitation, la nervosité, la fébrilité, la tension et l’agitation psychomotrice.
11 Chez les hommes seulement (chlorhydrate de duloxétine à 60 mg q.d. n = 201; chlorhydrate de duloxétine à 60 mg b.i.d. n = 190; total de patients sous chlorhydrate de duloxétine, N = 466; placebo, N = 181).
12 3,9% des patients sous chlorhydrate de duloxétine, 3,8% des patients sous placebo.
Effets indésirables survenus chez les sujets sous chlorhydrate de duloxétine dans les essais contrôlés par placebo sur la lombalgie chronique
Le tableau 5 énumère les effets indésirables liés au traitement qui sont survenus chez 2 % ou plus des patients recevant du chlorhydrate de duloxétine pendant les essais cliniques contrôlés par placebo portant sur la lombalgie chronique. Ces effets étaient plus fréquents chez les patients sous chlorhydrate de duloxétine que chez les patients sous placebo. Les effets indésirables qui ont été observés le plus souvent chez les patients atteints de lombalgie chronique et traités par du chlorhydrate de duloxétine (incidence de 5 % ou plus, et au moins le double de l’incidence notée chez les patients sous placebo) comprenaient: nausées, insomnie, somnolence, constipation, sécheresse de la bouche, fatigue, et étourdissements.
Tableau 5 : Incidence des effets indésirables liés au traitement survenus dans les essais contrôlés par placebo sur la lombalgie chronique*
| Système organique/effets indésirables | Pourcentage de patients ayant signalé des effets indésirables | |
|---|---|---|
Placebo (N=441) | Chlorhydrate de Duloxétine (N=600) | |
| Troubles gastro-intestinaux | ||
| Nausées | 3 | 16 |
| Sécheresse de la bouche | 2 | 9 |
| Constipation | 2 | 7 |
| Diarrhée | 4 | 6 |
| Douleurs abdominales1 | 2 | 3 |
| Flatulence | - | - |
| Troubles d’ordre général et complications au point d’administration | ||
| Fatigue (y compris l’asthénie) | 1 | 6 |
| Infections et infestations | ||
| Grippe 3 4 | ||
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit (y compris l’anorexie) | <1 | 4 |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Douleur musculosquelettique (y compris les myalgies et les cervicalgies) | 2 | 3 |
| Troubles du système nerveux | ||
| Somnolence (y compris l’hypersomnie et la sédation) | 1 | 8 |
| Étourdissements | 2 | 6 |
| Système organique/effets indésirables | Pourcentage de patients ayant signalé des effets indésirables | |
Placebo (N=441) | Chlorhydrate de Duloxétine (N=600) | |
|---|---|---|
| Céphalées | - | - |
| Troubles psychiatriques | ||
| Insomnie2 | 4 | 8 |
| Baisse de la libido (y compris perte libido) | 1 | 3 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Hyperhidrose | 1 | 3 |
* Effets signalés par au moins 2 % des patients recevant du chlorhydrate de duloxétine et plus souvent que par les patients recevant le placebo. Les effets suivants, signalés par au moins 2 % des patients traités par du chlorhydrate de duloxétine pour la lombalgie chronique, ont eu une incidence inférieure ou égale à celle dans le groupe placebo : arthralgie et nasopharyngite.
1 Comprend également les douleurs abdominales hautes, les malaises au niveau de l’abdomen et les douleurs gastro-intestinales.
2 Comprend également l’insomnie d’endormissement, l’insomnie du milieu de la nuit et l’insomnie du matin.
Effets indésirables survenus chez les sujets sous du chlorhydrate de duloxétine dans les essais contrôlés par placebo sur l’arthrose
Le tableau 6 énumère les effets indésirables liés au traitement qui sont survenus chez 2 % ou plus des patients recevant du chlorhydrate de duloxétine pendant trois essais cliniques contrôlés par placebo portant sur l’arthrose (durée du traitement = 10 à 13 semaines). Ces effets étaient plus fréquents chez les patients sous chlorhydrate de duloxétine que chez les patients sous placebo. Les effets indésirables qui ont été observés le plus souvent chez les patients atteints d’arthrose et traités par chlorhydrate de duloxétine (incidence de 5 % ou plus, et au moins le double de l’incidence notée chez les patients sous placebo) étaient : nausées, constipation, sécheresse de la bouche, diarrhées, douleurs abdominales, fatigue, étourdissements, insomnie, diminution de l’appétit et dysfonction érectile.
Tableau 6 : Effets indésirables liés au traitement survenus dans les essais cliniques chez des patients souffrant de douleur associée à l’arthrose du genou
| Système organique/effets indésirables | Pourcentage de patients ayant signalé des effets indésirables | |
|---|---|---|
Placebo (N=508) | Chlorhydrate de Duloxétine (N=503) | |
| Troubles gastro-intestinaux | ||
| Nausées | 3 | 12 |
| Constipation | 2 | 7 |
| Sécheresse de la bouche | 2 | 7 |
| Diarrhée | 3 | 6 |
| Douleurs abdominales a | 1 | 5 |
| Vomissements | 1 | 2 |
| Flatulence | <1 | 2 |
| Troubles d’ordre général et complications au point d’administration | ||
| Fatigue b | 1 | 7 |
| Troubles du système nerveux | ||
| Étourdissements | 2 | 5 |
| Somnolence c | 3 | 5 |
| Système organique/effets indésirables | Pourcentage de patients ayant signalé des effets indésirables | |
Placebo (N=508) | Chlorhydrate de Duloxétine (N=503) | |
|---|---|---|
| Céphalées | 3 | 5 |
| Troubles psychiatriques | ||
| Insomnied | 2 | 5 |
| Baisse de libido | <1 | 2 |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | <1 | 5 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Hyperhidrose | <1 | 4 |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 2 | 2 |
| Troubles de l’appareil reproducteur et des seins | ||
| Dysfonction érectile f | 1 | 5 |
| Trouble d’éjaculation e, f | 0 | 3 |
- a. Comprend également les malaises au niveau de l’abdomen, les douleurs abdominales basses, les douleurs abdominales hautes, la sensibilité abdomina1e et les douleurs gastro-intestinales.
- b. Comprend également l’asthénie.
- c. Comprend également l’hypersomnie et la sédation.
d Comprend également l’insomnie d’endormissement, l’insomnie du milieu de la nuit et l’insomnie du matin.
e. Comprend également l’impossibilité d’éjaculer.
f. Chez les hommes seulement (N = 173, placebo; N = 192, duloxétine).
Autres effets indésirables
Retard à la miction : Le chlorhydrate de duloxétine appartient à une classe de médicaments qui influent sur la résistance urétrale au cours des phases de remplissage vésical. Des cas de retard de miction et de rétention urinaire ont été signalés spontanément après la commercialisation. Dans certains cas de rétention urinaire associés au traitement par chlorhydrate de duloxétine, l’hospitalisation ou un cathétérisme ont été nécessaires. Si un retard de la miction apparaît durant un traitement par chlorhydrate de duloxétine, on doit envisager la possibilité qu’il soit causé par ce médicament. Une réduction de la dose ou l’arrêt du traitement doivent aussi être envisagés (voir MISES EN GARDE ET PRÉCAUTIONS : Effets rénaux; Retard de la miction et rétention urinaire).
Saignements gastro-intestinaux : Au cours des essais cliniques contrôlés par placebo pour toutes les indications, une hémorragie gastro-intestinale a été signalée chez 0,23 % des patients traités par chlorhydrate de duloxétine contre 0,15 % des patients sous placebo (p = 0,198). Le terme hémorragie gastro-intestinale est un composite qui regroupe l’hémorragie diarrhéique, l’hémorragie gastro-intestinale basse, l’hématémèse, l’émission de selles sanglantes, l’hémorragie, hémorroïdale, le méléna, la rectorragie et l’hémorragie ulcéreuse. La différence entre les patients recevant du chlorhydrate de duloxétine et les patients sous placebo pour ce qui est de la fréquence des hémorragies gastro-intestinales a été statistiquement significative seulement lors des essais contrôlés par placebo sur le trouble dépressif majeur (chlorhydrate de duloxétine: 0,3% [9/3007 patients], placebo: 0,05% [1/1883 patients];p = 0,031), mais non lors des essais portant sur les autres indications (voir EFFETS INDÉSIRABLES : Effets indésirables post-commercialisation).
Changements biologiques : Dans le cadre des essais cliniques contrôlés par placebo pour toutes les indications, le traitement par chlorhydrate de duloxétine a été associé à une légère augmentation moyenne des taux d’ALT, d’AST, de CPK et de phosphatase alcaline par rapport au départ; des valeurs anormales ont été constatées peu souvent et temporairement pour ces analytes chez les patients sous chlorhydrate de duloxétine comparativement aux patients sous placebo (voir MISES EN GARDE ET PRÉCAUTIONS : Hépatotoxicité). Au cours des essais cliniques contrôlés par placebo pour toutes les indications, des taux de potassium élevés durant le traitement ont été plus fréquents dans le groupe duloxétine que dans le groupe placebo (2,2% avec la duloxétine contre 1,6 % avec le placebo, p=0,016). De plus, l’effet indésirable lié au traitement « Hausse du taux de potassium sanguin », comprenant les termes individuels Hyperkaliémie et Hausse du taux de potassium sanguin, a été signalé plus fréquemment chez les patients sous duloxétine que chez les patients sous placebo (0,11% avec la duloxétine contre 0,05% avec le placebo, p = 0,146).
Changements des signes vitaux : Dans des essais cliniques contrôlés par placebo, pour toutes les indications approuvées, en ce qui concerne une variation entre le début et la fin de l’étude, le traitement par du chlorhydrate de duloxétine a été associé à des augmentations moyennes de la tension artérielle systolique de 0,09 mm Hg et de la tension artérielle diastolique de 0,65 mm Hg comparativement à des diminutions moyennes de la tension artérielle systolique de 1,35 mm Hg et de la tension artérielle diastolique de 0,79 mm Hg chez les patients sous placebo.
Des élévations soutenues de la tension systolique ou diastolique ont également été constatées dans les essais contrôlés par placebo. Un patient présentait une élévation de la tension artérielle s’il répondait à l’un des critères d’élévation soutenue de la tension systolique ou de la tension diastolique suivants :
- Une élévation soutenue de la tension systolique est définie comme une valeur ≥ 140 mm Hg avec une augmentation ; ≥ 10 mm Hg par rapport à la valeur de départ pendant trois visites consécutives.
- Une élévation soutenue de la tension diastolique est définie comme une valeur ≥ 90 mm Hg avec une augmentation ≥ 10 mm Hg par rapport à la valeur de départ pendant trois visites consécutives.
Dans des essais contrôlés par placebo portant sur toutes les indications approuvées, il n’y avait aucune différence significative dans la fréquence d’une hypertension artérielle soutenue (trois visites consécutives).
IL n’y avait pas de différence significative entre les groupes de traitement dans Il fréquence d’abandon en raison de l’hypertension artérielle.
Le traitement par chlorhydrate de duloxétine pour toutes les indications approuvées, pour une période allant jusqu’à 26 semaines lors des essais contrôlées par placebo, a été associé à une hausse de la fréquence cardiaque de 1,39 battement par minute (variation moyenne entre le début et la fin de l’étude).
Changements de poids : Le chlorhydrate de duloxétine a produit un effet minime sur le poids. Dans les essais cliniques contrôlés par placebo sur le TDM et le TAG, les patients traités par du chlorhydrate de duloxétine pendant au plus 9 semaines ont présenté une perte de poids moyenne d’environ 0,5 kg, tandis que les patients recevant le placebo ont connu un gain de poids moyen d’environ 0,35 kg. Cela représente une perte de poids légère, mais significative par comparaison avec les patients sous placebo. Les essais à long terme de 52 semaines ont mis en évidence un gain de poids moyen de 2,4 kg (5,3lb), mais il n’était pas significatif sur le plan clinique.
Dans les essais sur la NDP, lombalgie chronique et l’arthrose, les patients traités par chlorhydrate de duloxétine (N = 3160) pendant au plus 26 semaines ont présenté une perte de poids moyenne d’environ 0,63 kg, tandis que les patients recevant le placebo ont connu un gain de poids moyen d’environ 0,15 kg.
Dans les trois essais cliniques contrôlés par placebo sur la NDP, les patients traités par chlorhydrate de duloxétine pendant au plus 13 semaines ont présenté une perte de poids moyenne de 0,92 kg, tandis que les patients recevant le placebo ont connu un gain de poids moyen de 0,16 kg. Dans les essais à long terme de 52 semaines, la perte de poids moyenne était de 0,35 kg pour les patients sous chlorhydrate de duloxétine.
Dans une étude à long terme de 54 semaines portant sur la lombalgie chronique (phase de traitement de courte durée contrôlée par placebo de 13 semaines et phase de prolongation non contrôlée de 41 semaines), les patients sous chlorhydrate de duloxétine (n = 109) ont connu une perte de poids moyenne de 0,6 kg par rapport à un gain de poids moyen de 0,1 kg chez les patients sous placebo (n = 116) au cours de la phase de traitement de courte durée de l’étude. Dans la phase ouverte, tous les patients sous chlorhydrate de duloxétine (n = 178) ont connu un gain de poids moyen de 0,4kg.
Changements à l’électrocardiogramme : Des électrocardiogrammes (ECG) ont été obtenus chez des patients sous chlorhydrate de duloxétine et des patients sous placebo dans le cadre d’essais cliniques portant sur toutes les indications. Aucune différence cliniquement significative n’a été observée relativement aux intervalles Q-T corrigé, Q-T, PR et QRS entre les patients traités par chlorhydrate de duloxétine et ceux qui ont reçu un placebo. Il n’y avait aucune différence cliniquement significative entre le chlorhydrate de duloxétine et le placebo pour ce qui est des élévations de l’espace QTcF.
De plus, une étude de pharmacologie clinique a été effectuée afin d’établir l’innocuité de la duloxétine à la posologie maximale tolérée (200 mg b.i.d.) et de mesurer l’intervalle Q-T. À des doses allant jusqu’à 200 mg b.i.d. l’intervalle Q-T n’était pas allongé (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE: Pharmacologie clinique sur l’innocuité).
Régulation de la glycémie : Dans les essais sur la neuropathie diabétique périphérique, le traitement par chlorhydrate de duloxétine a détérioré le contrôle glycémique chez certains patients diabétiques. Dans trois essais cliniques sur l’utilisation du chlorhydrate de duloxétine dans le traitement de la douleur associée à la NDP, la durée moyenne du diabète était d’environ 12 ans, la glycémie à jeun moyenne au départ était de 9,8 mmol/L (176 mg/dL) et le taux moyen d’hémoglobine glycosylée (HbA1c) au départ était de 7,8 %. Au cours de la phase aiguë du
.
traitement de 12 semaines de ces études, le chlorhydrate de duloxétine a été associé à une légère augmentation de la glycémie moyenne à jeun par rapport au placebo. Au cours de la période de prolongation de ces études, qui a duré jusqu’à 52 semaines, la glycémie moyenne à jeun a augmenté de 0,67 mmol/L (12 mg/dL) dans le groupe traité par chlorhydrate de duloxétine et a diminué de 0,64 mmol/L (11,5 mg/L) dans le groupe ayant reçu les soins courants, ce qui représentait une différence statistiquement significative. L’ HbA1c a augmenté de 0,5 % dans le groupe traité par chlorhydrate de duloxétine et de 0,2 % dans le groupe ayant reçu les soins courants.
Fonction sexuelle : Même si des changements de désir, de performance et de satisfaction sexuels sont souvent des manifestations d’un trouble psychiatrique, ils peuvent aussi être des conséquences d’une pharmacothérapie. Il est néanmoins difficile d’estimer de manière fiable l’incidence et la sévérité des effets indésirables sur le désir, la performance et la satisfaction sexuels, en partie parce que les patients et les médecins peuvent hésiter à en discuter. Le tableau 8 énumère les effets indésirables sexuels qui ont été rapportés spontanément par au moins 2 % des hommes ou femmes qui prenaient du chlorhydrate de duloxétine durant les essais contrôlés par placebo sur le TDM.
Tableau 7 : Incidence des effets indésirables de nature sexuelle liés au traitement survenus durant les essais contrôlés par placebo sur le TDM1
| Effets indésirables | Pourcentage de patients ayant signalé des effets indésirables | |||
| % d’hommes | % de femmes | |||
Chlorhydrate de Duloxétine (N=378) | Placebo (N=247) | Chlorhydrate de Duloxétine (N=761) | Placebo (N=530) | |
| Orgasme anormal2 | 4 | 1 | 2 | 0 |
| Dysfonction éjaculatoire 3 | 3 | 1 | S.O | S.O |
| Perte de libido | 6 | 2 | 1 | 0 |
| Dysfonction érectile | 4 | 1 | S.O | S.O |
| Retard d’éjaculation | 3 | 1 | S.O | S.O |
- 1. Effets signalés par au moins 2% des patients recevant du chlorhydrate de duloxétine et plus souvent que par les patients recevant le placebo.
- 2. Ce terme comprend l ‘anorgasmie.
- 3. Ce terme comprend les troubles d’éjaculation et l’impossibilité d’éjaculer.
S.O. = Sans objet
Autres effets indésirables observés pendant l’analyse des données de l’essai clinique avant et après commercialisation de la duloxétine
La liste suivante indique les effets indésirables survenant pendant le traitement qui ont été signalés par les patients traités par la duloxétine lors d’essais cliniques. Dans des essais cliniques, pour toutes les indications, 34 756 patients ont été traités par la duloxétine. Parmi ces derniers, 26,9% (9337) ont pris de la duloxétine pendant au moins 6 mois, et 12,4% (4317) pendant au moins un an. La liste suivante n’a pas pour but d’inclure les effets (1) qui figurent déjà dans des tableaux précédents ou ailleurs dans la monographie, (2) qui n’étaient pas liés directement à la prise du médicament, (3) qui étaient tellement généraux qu’ils n’étaient pas pertinents, (4) qui n’étaient pas considérés comme ayant des répercussions cliniques significatives ou (5) qui avaient lieu à une fréquence inférieure ou égale à celle d’un placebo.
Les effets sont classés par système du corps humain selon les définitions suivantes : les effets indésirables fréquents sont ceux qui touchent au moins 1 patient sur 1000; les effets indésirables peu fréquents sont ceux qui touchent entre 1 patient sur 1000 et 1 patient sur 1000; les effets rares sont ceux qui touchent moins d’un patient sur 1000.
Examens - Peu fréquents : prise de poids, augmentation du cholestérol sanguin.
Infections et infestations - Peu fréquent : laryngite.
Troubles cardiaques - Fréquents : palpitations; peu fréquents : infarctus du myocarde, tachycardie.
Troubles d’ordre général et complications au point d’administration - Fréquents : frissons (y compris rigors); peu fréquents : chutes (les chutes étaient plus courantes chez les patients âgés de 65 ans et plus), sentiment d’être anormal, avoir chaud ou froid, malaise, soif, dysphagie; rares : troubles ambulatoires.
Troubles de l’appareil reproducteur et des seins - Fréquents: anorgasmie, orgasme anormal; peu fréquents : symptômes de ménopause, dysfonction sexuelle, douleurs testiculaires; rares : troubles menstruels.
Troubles de l’oreille interne ou labyrinthiques – Fréquents : vertiges; peu fréquents : douleurs à l’oreille, acouphène.
Troubles de la peau et des tissus sous-cutanés - Peu fréquents : sueurs froides, dermatite, tendance accrue à avoir des bleus, sueurs nocturnes, réaction de photosensibilisation; rare : ecchymose.
Troubles du métabolisme et de la nutrition - Peu fréquents : déshydratation, hyperlipidémie; rare : dyslipidémie.
Troubles du système nerveux - Fréquents: dysgueusie, léthargie, paresthésie/hypo-esthésie; peu fréquents : troubles de l’attention, dyskinésie, myoclonie, sommeil de mauvaise qualité; rare : dysarthrie.
Troubles endocriniens - Rare : hypothyroïdie.
Troubles gastro-intestinaux - Fréquents: flatulences; Peu fréquents: éructation, gastrite, halitose, gastro-entérite; Rares : ulcère gastrique, méléna, stomatite.
Troubles musculosquelettiques et du tissu conjonctif - Fréquents: douleurs musculosquelettiques; peu fréquents : dureté musculaire (y compris raideur musculosquelettique), secousses musculaires.
Troubles oculaires - Peu fréquents : diplopie, déficience visuelle, mydriase, sécheresse oculaire.
Troubles psychiatriques - Fréquents: rêves anormaux (y compris cauchemars), troubles du sommeil; peu fréquents: apathie, bruxisme, désorientation (y compris état de confusion), irritabilité, sautes d’humeur, tentative de suicide; rare : décès par suicide.
Troubles rénaux et urinaires - Fréquente: Pollakiurie; Peu fréquents: dysurie, besoin impérieux d’uriner, nycturie, polyurie, diminution du débit urinaire; rare: odeur anormale de l’urine.
Troubles respiratoires, thoraciques et médiastinaux - Fréquents: douleur oropharyngée; peu fréquents : gorge serrée.
Troubles vasculaires - Fréquents: bouffées vasomotrices (y compris bouffées de chaleur);peu fréquents : froideur périphérique, hypotension orthostatique.
Effets indésirables postcommercialisation
Depuis la première approbation du chlorhydrate de duloxétine le 3 août 2004 jusqu’au 31 juillet 2013, on estime que 63,8 millions de patients ont été traités par chlorhydrate de duloxétine dans le monde entier, ce qui représente plus de 23,8 millions de patients-années de traitement.
Effets hépatiques : Un programme de pharmacovigilance a permis de trouver des rapports d’atteinte hépatique, y compris des rapports d’atteinte hépatocellulaire, purement cholostatique ou mixte, allant de légères élévations des valeurs de laboratoire à des signes et symptômes cliniques plus graves d’une atteinte hépatique. Des cas isolés d’insuffisance hépatique, parfois mortelle, ont été signalés. Dans la majorité des cas, le patient présentait ou avait présenté des facteurs de risque, médicaux ou autres, d’atteinte hépatique comme l’abus d’alcool, une hépatite ou l’exposition à des médicaments hépatotoxiques. On ignore donc dans quelle mesure la duloxétine a contribué aux atteintes hépatiques signalées (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS : Hépatotoxicité).
Hyponatrémie : L’hyponatrémie peut survenir à la suite d’un traitement par un ISRS ou par un IRSN, y compris le chlorhydrate de duloxétine. Dans de nombreux cas, elle semble être due au syndrome d’antidiurèse inappropriée. Des cas d’hyponatrémie avec une natrémie inférieure à 110 mmol/L ont été signalés et semblaient être réversibles à l’arrêt du traitement par chlorhydrate de duloxétine. Le risque de présenter une hyponatrémie avec les ISRS et les IRSN peut être plus important chez les personnes âgées. De même, les patients sous diurétiques ou présentant par ailleurs une déplétion volumique sont également plus à risque. L’abandon du traitement Dom-DULOXETINE doit être envisagé chez les patients atteints d’hyponatrémie symptomatique et une intervention médicale appropriée doit être instaurée.
Les signes et symptômes de l’hyponatrémie comprennent les céphalées, les difficultés de concentration, l’altération de la mémoire, la confusion, la faiblesse ou le manque de stabilité pouvant entraîner des chutes. Des cas d’hyponatrémie plus grave ou plus aiguë ont été associés à des hallucinations, des syncopes, des crises convulsives, des comas, des arrêts respiratoires, voire à des décès (voir MISES EN GARDE ET PRÉCAUTIONS).
Saignements gastro-intestinaux : De très rares cas de saignements gastro-intestinaux ont été signalés après la commercialisation (tableau 8) (voir également « Effets indésirables du médicament observés au cours des essais cliniques : Autres effets indésirables- Saignements gastro-intestinaux »).
Réactions dermatologiques graves : Chez les patients traités par chlorhydrate de duloxétine, on a signalé des cas très rares de réactions cutanées graves après la commercialisation, notamment le syndrome de Stevens-Johnson et l’érythème polyforme (voir MISES EN GARDE ET PRÉCAUTIONS). On estime que le taux de signalement après la commercialisation est généralement une sous-estimation attribuable à une sous-déclaration. Dans certains cas, un rapport de causalité avec du chlorhydrate de duloxétine n’a pas pu être établi. Les patients doivent cesser de prendre Dom-DULOXETINE si une éruption cutanée se développe, puis communiquer avec leur médecin pour obtenir une évaluation et des conseils.
Le tableau 8 a été établi à partir des déclarations spontanées d’effets indésirables après la commercialisation. Les pourcentages donnés sont calculés en divisant le nombre d’occurrences d’effets indésirables signalés à la compagnie par le nombre estimé de patients exposés au médicament pour la même période. La relation de cause à effet entre le chlorhydrate de duloxétine et l’apparition de ces effets indésirables n’a pas été clairement établie.
Tableau 8 : Déclarations spontanées d’effets indésirables du chlorhydrate de duloxétine postcommercialisation, toutes indications confondues
| Effets indésirables | Fréquence | |||
|---|---|---|---|---|
Fréquent ≥1% | Peu fréquent <1% et ≥0, 1% | Rares <0, 1% et ≥0, 01% | Très rares <0, 01% | |
Hémopathie Thrombocytopénie | X | |||
Trouble cardiaques Arythmie supraventriculaire Exacerbation de l’insuffisance cardiaque Myocardiopathie | X X X | |||
Troubles de l’oreille interne et de labyrinthiques Acouphène sur abandon du traitement | X | |||
Troubles endocriniens Syndrome d’antidiurèse inappropriée | X | |||
Troubles oculaires Glaucome | X | |||
Troubles gastro-intestinaux Saignements gastro-intestinaux Rectorragies Colites microscopiques | X | X X | ||
Troubles hépatobiliaires Hépatite Ictère | X X | |||
Troubles du système immunitaire Réactions anaphylactiques Hypersensibilité | X X | |||
Examens Augmentation du taux d’alanine aminotransférase (ALT) Augmentation du taux de phosphatase alcaline Augmentation du taux d’aspartate aminotransférase Augmentation du taux de bilirubine | X X X X | |||
Troubles du métabolisme et de la nutrition Hyponatrémie Hyperglycémie (signalée en particulier chez les patients diabétiques) | X X X | |||
Troubles musculosquelettiques et du tissue conjonctif Spasmes musculaires Trismus | X X | |||
Troubles du système nerveux Troubles extrapyramidaux Paresthésie (y compris des sensations de choc électrique) dès l’abandon du traitement Syndrome des jambes sans repos Syndrome sérotoninergique Crises convulsives Convulsions sur abandon du traitement | X X X X X X | |||
Troubles psychiatriques Hallucinations | X | |||
| Effets indésirables | Fréquence | |||
Fréquent ≥1% | Peu fréquent <1% et ≥0, 1% | Rares <0, 1% et ≥0, 01% | Très rares <0, 01% |
|---|
Manies Comportement agressif et coléreux (en particulier au début du traitement ou après l’arrêt du traitement) | X X |
Troubles rénaux et urinaires Rétention urinaire | X | |||
Troubles de l’appareil reproducteur et des seins Galactorrhée Saignements gynécologiques Hyperprolactinémie Douleurs testiculaires | X X X X | |||
Troubles de la peau et des tissus sous-cutanés Éruption cutanée Alopécie Œdème de Quincke Contusion Vascularité cutanée (parfois associée à une atteinte générale) Ecchymoses Érythème polymorphe Syndrome de Stevens-Johnson (SJS) Urticaire | X | X X X X X X X X | ||
Troubles vasculaires Hypotension orthostatique (en particulier au début du traitement) Syncope (en particulier au début du traitement) Crise hypertensive | X X X |
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves Inhibiteurs de la monoamine-oxydase : Voir CONTRE-INDICATIONS Thioridazine : Voir CONTRE-INDICATIONS |
Aperçu
Les patients doivent être avertis d’informer leur médecin s’ils prennent ou ont l’intention de prendre tout médicament d’ordonnance ou en vente libre.
Effets possibles d’autres médicaments sur la duloxétine
Le CYP1A2 et le CYP2D6 sont responsables du métabolisme de la duloxétine.
Inhibiteurs du CYP1A2 : Lorsque la duloxétine à 60 mg a été coadministrée avec de la fluvoxamine à 100 mg (un inhibiteur puissant du CYP1A2) à des sujets masculins (n = 14), l’ASC de la duloxétine a été multipliée par 6 environ, la Cmax a été multipliée par 2,5 environ et la demi-vie de la duloxétine a été multipliée par 3 environ. Dom-DULOXETINE (chlorhydrate de duloxétine) ne doit pas être administré en association avec un inhibiteur puissant du CYP1A2 (p. ex. fluvoxamine) et certains antibiotiques de la famille des quinolones (p. ex. ciprofloxacine ou énoxacine).
Inhibiteurs du CYP2D6 : Comme le CYP2D6 intervient dans le métabolisme de la duloxétine, la coadministration de la duloxétine et d’un puissant inhibiteur du CYP2D6 devrait entraîner des concentrations plus élevées de duloxétine, ce qui est bien le cas (60% d’augmentation en moyenne). La paroxétine (20 mg une fois par jour) augmente l’ASC de la duloxétine (40 mg une fois par jour) et la Cmax de 60 %. L’administration de la duloxétine avec un inhibiteur du CYP2D6 (comme un ISRS) impose la prudence.
Double inhibition du CYP1A2 et du CYP2D6 : L’administration concomitante de la duloxétine à 40 mg deux fois par jour et de la fluvoxamine à 100 mg (un puissant inhibiteur du CYP1A2) à des sujets chez qui le métabolisme du CYP2D6 était faible (n = 14) a entraîné une multiplication par 6 de l’ASC et de la Cmax de la duloxétine.
Effets possibles de la duloxétine sur d’autres médicaments
Médicaments métabolisés par le CYP2D6 : La duloxétine est un inhibiteur modéré du CYP2D6. Quand la duloxétine (60 mg b.i.d.) a été administrée avec une seule dose de 50 mg de désipramine, un substrat du CYP2D6, l’ASC de la désipramine a été multipliée par 3. La coadministration de la duloxétine (40 mg b.i.d.) a augmenté l’ASC à l’état d’équilibre de la toltérodine (2 mg b.i.d.) de 71 %, mais elle n’a pas changé la pharmacocinétique de son métabolite 5-hydroxylé. Il faut donc faire preuve de prudence quand on administre la duloxétine avec un médicament qui est principalement métabolisé par le CYP2D6 ou dont l’index thérapeutique est étroit comme les anti-arythmisants (p. ex. la flecaïnide et l’encaïnide) (voir INTERACTIONS MÉDICAMENTEUSES : Antidépresseurs tricycliques).
Médicaments métabolisés par le CYP IA2 : Des études in vitro sur les interactions médicamenteuses ont démontré que la duloxétine n’augmente pas l’activité catalytique associée à l’isoforme CYP1A2. Une augmentation du métabolisme des substrats du CYP1A2 (comme la théophylline et la caféine) découlant d’une induction enzymatique n’est donc pas prévue, même si ce phénomène n’a pas été étudié au cours d’études cliniques. Des études in vitro ont révélé que la duloxétine est un inhibiteur potentiel de l’isoforme CYP1A2. Par contre, dans une étude clinique, la pharmacocinétique de la théophylline, un substrat du CYP1A2, n’a pas été nettement modifiée par la coadministration de la duloxétine (60 mg b.i.d.). Ces résultats donnent à penser que la duloxétine a peu de chances de ment produire un effet clinique important sur le métabolisme des substrats du CYP1A2.
Médicaments métabolisés par le CYP2C9 : Les résultats d’études in vitro ont démontré que la duloxétine n’inhibe pas l’activité du CYP2C9.
Médicaments métabolisés par le CYP3A : Les résultats d’études in vitro ont démontré que la duloxétine n’augmente ni ne réduit l’activité catalytique du CYP3A. Une augmentation ou une réduction du métabolisme des substrats du CYP3A (comme les contraceptifs oraux et d’autres agents stéroïdiens) résultant d’une induction ou d’une inhibition enzymatique n’est donc pas prévue, quoique des études cliniques n’aient pas été menées à ce sujet.
Médicaments métabolisés par le CYP2C19 : Les résultats d’études in vitro ont démontré que la duloxétine n’inhibe pas l’activité enzymatique du CYP2Cl9 aux concentrations thérapeutiques. Une inhibition du métabolisme des substrats du CYP2Cl9 n’est donc pas prévue, quoique des études cliniques n’aient pas été menées à ce sujet.
Médicaments agissant sur le SNC : La prudence est de mise quand Dom-DULOXETINE est administré en même temps que d’autres médicaments ou substances à action centrale, surtout si le mode d’action est similaire, y compris l’alcool. L’administration concomitante d’autres médicaments à activité sérotoninergique (p. ex. les IRSN, les ISRS, les triptans ou le tradamol) peut entraîner un syndrome sérotoninergique.
Médicaments fortement liés aux protéines plasmatiques : La duloxétine est fortement liée aux protéines plasmatiques (> 90 %). L’administration de Dom-DULOXETINE à un patient qui prend un autre médicament à forte liaison protéique risque donc d’augmenter les concentrations des fractions libres de ces médicaments.
Electroconvulsivothérapie (ECT) : Aucune étude clinique n’a été réalisée sur l’électro- convulsivothérapie en association avec la duloxétine.
Benzodiazépines : Lorazépam: À l’état d’équilibre, la duloxétine (60 mg q.12 h.) était sans effet sur la pharmacocinétique du lorazépam (2 mg q.12 h.) et vice versa. Leur association a occasionné plus de sédation que le lorazépam seul.
Témazépam : À l’état d’équilibre, la duloxétine (60 mg h.s.) était sans effet sur la pharmacocinétique du témazépam (2 mg h.s.) et vice versa.
Inhibiteurs de la monoamine-oxydase : Voir CONTRE-INDICATIONS: IMAO et MISES EN GARDE ET PRÉCAUTIONS : IMAO.
Médicaments sérotoninergiques : Étant donné le mécanisme d’action de la duloxétine et la possibilité d’un syndrome sérotoninergique, la prudence est de mise quand le Dom-DULOXETINE est administré avec un autre médicament ou un autre agent susceptible d’influer sur les systèmes de neurotransmission sérotoninergique comme le tryptophane, les triptans, les inhibiteurs du recaptage de la sérotonine, le lithium, le tramadol, le fentanyl et ses analogues, le dextrométhorphane, le tapentadol, la mépéridine, la méthadone, la pentazocine ou le millepertuis (voir MISES EN GARDE ET PRÉCAUTIONS : Syndrome sérotoninergique/syndrome malin des neuroleptiques).
Triptans (agonistes des récepteurs 5HT1) : Des cas de syndrome sérotoninergique pouvant menacer la vie ont été signalés lors de l’administration d’inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et d’inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) en association avec des triptans. Si un traitement concomitant par Dom-DULOXETINE et un triptan est nécessaire sur le plan clinique, il est conseillé de surveiller attentivement le patient, surtout au début du traitement et lors de l’augmentation des doses (voir MISES EN GARDE ET PRÉCAUTIONS : Syndrome sérotoninergique/syndrome malin des neuroleptiques).
Antidépresseurs tricycliques (ATC) : La prudence est de mise quand on administre un antidépresseur tricyclique (ATC) (p. ex. l’amitriptyline, la désipramine ou la nortriptyline) avec la duloxétine, car elle pourrait inhiber le métabolisme de l’ATC. La coadministration d’un ATC et de duloxétine pourrait nécessiter la surveillance des concentrations plasmatiques de l’ATC et la réduction de sa dose (voir INTERACTIONS MÉDICAMENTEUSES : Médicaments métabolisés par le CYP2D6).
Médicaments modifiant la fonction plaquettaire (p. ex. AINS, AAS et autres anticoagulants) : La libération de sérotonine par les plaquettes joue un rôle important dans l’hémostase. Des études épidémiologiques de type cas-témoin ou de cohortes qui ont révélé l’existence d’un lien entre l’utilisation de psychotropes nuisant au recaptage de la sérotonine et la survenue de saignements gastro-intestinaux hauts ont aussi montré que la prise concomitante d’un AINS, d’AAS ou d’autres anticoagulants peut potentialiser ce risque de saignement.
Des effets anticoagulants altérés, y compris des saignements accrus, ont été rapportés lorsqu’un ISRS ou un IRSN était administré avec la warfarine. Une surveillance étroite s’impose lorsqu’un traitement par Dom-DULOXETINE est instauré ou cessé chez les patients sous warfarine (voir MISES EN GARDE ET PRÉCAUTIONS).
Risque d’interaction avec les médicaments modifiant l’acidité gastrique : Dom-DULOXETINE a un enrobage gastrorésistant qui résiste à la dissolution jusqu’à ce que le médicament atteigne une partie du tube digestif où le pH est supérieur à 5,5. Dans des conditions d’acidité extrême, Dom-DULOXETINE, qui n’est plus protégé par l’enrobage gastrorésistant, peut être hydrolysé, ce qui entrainerait la formation de naphtol. La prudence est de mise lorsque Dom-DULOXETINE est administré à des patients atteints d’une maladie qui ralentit la vidange gastrique (p. ex. certains patients atteints de gastroparésie diabétique). Les médicaments qui augmentent le pH gastro-intestinal peuvent entraîner une libération anticipée de la duloxétine. Cependant, la coadministration du chlorhydrate de duloxétine et de la famotidine ou d’antiacides contenants de l’aluminium ou du magnésium (51 mEq) n’a pas produit un effet marqué sur la vitesse ou le degré d’absorption de la duloxétine après l’administration orale d’une dose de 40 mg. L’effet des inhibiteurs de la pompe à protons, administrés de façon concomitante, sur l’absorption de la duloxétine n’est pas connu.
Interactions médicament-aliment
La nourriture prolonge le délai avant le pic plasmatique de la duloxétine (qui passe de 6 à 10 heures) et réduit légèrement (environ 11 %) l’absorption (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). La nourriture ne change pas néanmoins la Cmax de la duloxétine. Dom-DULOXETINE peut être pris avec ou sans aliments.
Interactions médicament-plante médicinale
Comme c’est le cas avec les ISRS et d’autres IRSN, une interaction pharmacodynamique peut se produire entre la duloxétine et le millepertuis, et pourrait accroître les effets indésirables. Une interaction entre la duloxétine et d’autres plantes médicinales n’a pas été démontrée.
Effets du médicament sur les examens de laboratoire
Aucun effet de la duloxétine sur les examens de laboratoire n’a été démontré.
Interactions médicament-mode de vie
Tabagisme : Même si la biodisponibilité de la duloxétine semble être plus faible d’environ 34% chez les fumeurs que chez les non-fumeurs, un ajustement posologique n’est pas systématiquement recommandé.
Alcool : Même si la duloxétine ne rehausse pas l’altération des facultés mentales et motrices causée par l’alcool, la prise concomitante de la duloxétine et d’une quantité substantielle d’alcool n’est pas recommandée.
Selon la base de données des essais cliniques du chlorhydrate de duloxétine, trois patients traités par chlorhydrate de duloxétine ont présenté une atteinte hépatique se traduisant par des élévations de l’ALT et de la bilirubine totale avec des signes de cholostase. Chacun de ces patients consommait une quantité substantielle d’éthanol, ce qui aurait pu contribuer aux anomalies observées (voir MISES EN GARDE ET PRÉCAUTIONS: Hépatotoxicité).
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- Dom-DULOXETINE (chlorhydrate de duloxétine) n’est pas indiqué chez les enfants de moins de 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités : Association possible avec des modifications comportementales et émotionnelles, y compris les blessures volontaires).
- Dom-DULOXETINE peut être pris avec ou sans aliments. Toutefois, les aliments pourraient aider à réduire l’incidence de nausées au départ. Les résultats d’une étude de comparaison de doses bien contrôlée (N= 647) ont démontré que les patients qui prenaient du chlorhydrate de duloxétine à 60 mg/jour avec des aliments avaient des taux de nausées similaires à ceux obtenus avec du chlorhydrate de duloxétine à 30 mg/jour avec ou sans aliments.
- Les capsules de Dom-DULOXETINE doivent être avalées entières, sans les mâcher ni les écraser et le contenu ne doit pas être saupoudré sur les aliments ni mélangé à des liquides. Ces actions pourraient affecter l’enrobage gastrorésistant.
- Tous les patients ayant participé aux essais cliniques sur la lombalgie chronique avaient reçu un diagnostic clinique de lombalgie chronique et ressentaient une douleur presque tous les jours pendant au moins 6 mois et ne présentaient aucun signe de radiculopathie ni de sténose spinale (voir ESSAIS CLINIQUES).
Dose recommandée et ajustement posologique
Adultes:
Trouble dépressif majeur :
La dose recommandée est de 60 mg une fois par jour. Une dose de départ inférieure, soit 30 mg, peut être envisagée chez certains patients pour des raisons de tolérabilité avec comme objectif d’atteindre la dose de 60 mg/jour en 1 à 2 semaines. Une réponse thérapeutique apparaît habituellement après 1 à 4 semaines de traitement. Il n’y a pas lieu de croire que des doses supérieures à 60 mg/jour seraient plus bénéfiques (voir ESSAIS CLINIQUES).
Trouble d’anxiété généralisée :
La dose recommandée est de 60 mg une fois par jour. Une dose de départ inférieure, soit 30 mg, peut être envisagée chez certains patients pour des raisons de tolérabilité avec comme objectif d’atteindre la dose de 60 mg par jour en 1 à 2 semaines (voir Posologie chez les personnes âgées). Une réponse thérapeutique est habituellement obtenue après 1 à 4 semaines de traitement. Bien qu’il ait été démontré que la dose de 120 mg une fois par jour est sûre et efficace, il n’y a pas lieu de croire que des doses supérieures à 60 mg par jour seraient plus bénéfiques. De plus, une dose plus élevée est moins bien tolérée. L’innocuité et l’efficacité des doses quotidiennes supérieures à 120 mg n’ont pas été évaluées; ces doses ne sont donc pas recommandées (voir ESSAIS CLINIQUES).
Douleur neuropathique associée à la neuropathie diabétique périphérique :
La dose recommandée est de 60 mg une fois par jour. Une dose de départ inférieure, soit 30 mg, peut être envisagée chez certains patients pour des raisons de tolérabilité avec comme objectif d’atteindre la dose de 60 mg/jour en 1 à 2 semaines. Le chlorhydrate de duloxétine s’est avéré efficace dès la première semaine.
Une dose supérieure à la dose recommandée de 60 mg, jusqu’à un maximum de.120 mg par jour, peut s’avérer bénéfique pour certains patients. Bien qu’il ait été démontré que la dose de 120 mg/jour est sûre et efficace, il n’y a pas lieu de croire que des doses supérieures à 60 mg/jour seraient plus bénéfiques. De plus, les doses plus importantes sont moins bien tolérées (voir EFFETS INDÉSIRABLES, tableau 3). L’innocuité et l’efficacité des doses quotidiennes supérieures à 120 mg n’ont pas été éva1uées ; ces doses ne sont donc pas recommandées (voir ESSAIS CLINIQUES).
Lombalgie chronique :
La dose recommandée est de 60 mg une fois par jour. Une dose de départ inférieure, soit 30 mg, peut être envisagée chez certains patients pour des raisons de tolérabilité, avec comme objectif d’atteindre la dose de 60 mg par jour en 1 à 2 semaines. Certains patients peuvent présenter une réponse dès la première semaine. Aucune donnée ne montre que des doses plus élevées seraient plus bénéfiques, même chez les patients qui ne répondaient pas à une dose 60 mg. De plus, des doses plus élevées sont associées à une incidence plus élevée d’effets indésirables. L’innocuité et l’efficacité de doses supérieures à 120 mg par jour n’ont pas été évaluées et de telles doses sont donc déconseillées (voir ESSAIS CLINIQUES).
Douleur chronique associée à l’arthrose du genou :
La dose recommandée est de 60 mg une fois par jour. Une dose de départ inférieure, soit 30 mg, peut être envisagée chez certains patients pour des raisons de tolérabilité avec comme objectif d’atteindre la dose de 60 mg par jour en 1 à 2 semaines. Certains patients peuvent présenter une réponse dès la première semaine. Une dose supérieure à la dose recommandée de 60 mg, jusqu’à un maximum de 120 mg par jour, peut s’avérer bénéfique pour certains patients. Cependant, la dose plus élevée a été associée à un taux plus élevé d’effets indésirables.
L’innocuité et l’efficacité de doses supérieures à 120 mg par jour n’ont pas été évaluées et de telles doses sont donc déconseillées (voir ESSAIS CLINIQUES).
Traitement prolongé, d’entretien ou de consolidation
Trouble dépressif majeur :
Il est généralement reconnu que les épisodes aigus de dépression majeure nécessitent plusieurs mois ou plus de pharmacothérapie continuelle après l’obtention d’une réponse au traitement de l’épisode aigu. Les données disponibles ne permettent pas de déterminer pendant combien de temps un patient devrait continuer à prendre du chlorhydrate de duloxétine. Il faut réévaluer périodiquement les patients pour s’assurer de la nécessité du traitement d’entretien et pour en déterminer la dose appropriée.
Trouble d’anxiété généralisée :
Pendant un traitement à long terme, la dose doit être maintenue à la concentration minimale efficace et les patients doivent être réévalués périodiquement pour déterminer s’il est nécessaire de poursuivre le traitement (voir ESSAIS CLINIQUES).
Lombalgie chronique, douleur chronique associée à l’arthrose du genou et douleur neuropathique associée à la neuropathie diabétique périphérique :
L’efficacité du chlorhydrate de duloxétine au-delà de 12 semaines pour le traitement de la douleur associée à la NDP et de 13 semaines pour le traitement de la lombalgie chronique ou de l’arthrose n’a pas été évaluée dans des essais cliniques contrôlés. Le médecin qui décide d’administrer Dom-DULOXETINE pour un traitement prolonge de la douleur associée à la NDP, de la lombalgie chronique ou de l’arthrose doit réévaluer périodiquement l’utilité à long terme de ce médicament chez son patient.
Considérations générales sur la posologie chez les populations particulières
Posologie chez les insuffisants rénaux : Dom-DULOXETINE est déconseillé chez les patients atteints d’insuffisance rénale terminale (nécessitant une dialyse) ou grave (clairance estimée de la créatinine < 30 mL/min) (voir CONTRE-INDICATIONS : Insuffisance rénale grave, MISES EN GARDE ET PRÉCAUTIONS : Effets rénaux et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Posologie chez les insuffisants hépatiques : Dom-DULOXETINE ne doit pas être administré à des patients atteints d’une maladie du foie provoquant une insuffisance hépatique (voir
CONTRE
- INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Posologie chez les personnes âgées : Chez les patients souffrant de TAG, le chlorhydrate de duloxétine doit être instauré à une dose de 30 mg une fois par jour pendant deux semaines. Pour les patients qui présentent une réponse, le traitement à 30 mg peut être poursuivi. Pour les autres patients, la dose peut être augmentée jusqu’à la posologie cible de 60 mg/jour. Les patients qui continuent à présenter une réponse insuffisante pourraient bénéficier de doses quotidiennes supérieures à 60 mg. La dose maximale étudiée est de 120 mg/jour. Pour toutes les autres indications, aucun ajustement posologique n’est recommandé pour les· personnes âgées en raison de leur âge. La prudence est de mise quand on traite une personne âgée. Les résultats pharmacocinétiques permettent de croire qu’il n’y a pas de différence globale entre ces sujets et les sujets plus jeunes. Pendant les essais cliniques, aucune différence d’innocuité ni d’efficacité n’a été observée entre les sujets âgés et les sujets plus jeunes. Cependant, il n’est pas possible d’exclure une plus grande sensibilité chez certaines personnes âgées. Il faut redoubler de prudence quand on augmente la dose chez une personne âgée.
Posologie chez les enfants : L’innocuité et l’efficacité du chlorhydrate de duloxétine chez les enfants (< 18 ans) n’ont pas été démontrées et il n’est pas recommandé de l’administrer à ces patients (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités : Association possible avec des modifications comportementales et émotionnelles, y compris les blessures volontaires).
Traitement de femmes enceintes durant le troisième trimestre : Selon des rapports de pharmacovigilance, certains nouveau-nés ayant été exposés, vers la fin du troisième trimestre de la grossesse, à des ISRS ou à d’autres antidépresseurs plus récents ont présenté des complications nécessitant une hospitalisation prolongée, une assistance respiratoire et l’alimentation par sonde (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières : Femmes enceintes). Avant de traiter une femme enceinte par Dom-DULOXETINE durant le troisième trimestre de sa grossesse, le médecin doit soupeser attentivement les risques et les bienfaits possibles du traitement. Il peut envisager de réduire la dose pour le troisième trimestre.
Arrêt du traitement
Quand on arrête le traitement par Dom-DULOXETINE après plus de 1 semaine, il est généralement recommandé de diminuer graduellement la dose pour réduire le risque d’apparition de symptômes à l’arrêt du traitement (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités: Symptômes liés à l’arrêt du traitement, MISES EN GARDE ET PRÉCAUTIONS : Dépendance: Arrêt du traitement et EFFETS INDÉSIRABLES : Effets indésirables consécutifs à l’arrêt du traitement). Si des symptômes intolérables surviennent après une réduction de la dose ou l’arrêt du traitement, on peut envisager de reprendre le traitement à la dose précédente. Le médecin peut ensuite continuer à diminuer la dose, mais plus lentement.
Remplacement d’un IMAO par la duloxétine ou vice versa : Il faut laisser passer au moins 14 jours entre l’arrêt du traitement par un IMAO et le début du traitement par Dom-DULOXETINE.
Il faut aussi attendre au moins 5 jours après l’arrêt du traitement par Dom-DULOXETINE avant de commencer un traitement par un IMAO (voir CONTRE-INDICATIONS : IMAO et MISES EN GARDE ET PRÉCAUTIONS: Généralités: IMAO).
SURDOSAGE
Expérience clinique : Lors des essais cliniques, des cas d’ingestion aiguë de doses supérieures à 3 000 mg, seules ou en association avec d’autres médicaments, ont été signalés et n’ont pas été mortels. Cependant, des cas de surdosages aigus ayant entraîné la mort ont été signalés après la commercialisation. Il s’agissait essentiellement de surdoses mixtes, mais certaines ne concernaient que la duloxétine à des doses aussi basses qu’environ 1000 mg. Les signes et symptômes de surdosage (duloxétine seule ou plusieurs médicaments) comprenaient la somnolence, le syndrome sérotoninergique, des crises convulsives, des vomissements et de la tachycardie.
Expérience animale : Lors des études animales, les principaux signes de toxicité observés après une surdose étaient liés au système nerveux central et à l’appareil digestif. Mentionnons, par exemple, les tremblements, les convulsions cloniques, l’ataxie, les vomissements et une réduction de l’appétit.
Traitement du surdosage
Aucun antidote spécifique n’est connu, mais si un syndrome sérotoninergique apparaît, un traitement spécifique (par cyproheptadine ou contrôle de la température) peut être envisagé. Un passage pour l’air doit être pratiqué. Il est recommandé de surveiller les signes cardiaques et vitaux, et de prendre les mesures symptomatiques et de soutiens appropriés. Un lavage gastrique peut être indiqué s’il est effectué peu après l’ingestion ou si le patient présente des symptômes. Le charbon activé peut être utile pour limiter l’absorption. La duloxétine ayant un grand volume de distribution, une diurèse forcée, une hémoperfusion et une transfusion d’échange ont peu de chances d’être utiles.
En cas de surdosage, la possibilité que plusieurs médicaments soient en cause doit être envisagée. Il faut être particulièrement prudent si un patient prend ou a pris récemment de la duloxétine et qu’il pourrait ingérer des quantités excessives d’un antidépresseur tricyclique. Dans un tel cas, une accumulation de la molécule mère ou du métabolite actif de l’antidépresseur tricyclique pourrait augmenter le risque de séquelles cliniquement importantes et prolonger la durée de suivi du patient (voir INTERACTIONS MÉDICAMENTEUSES).
| Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le chlorhydrate de duloxétine est un inhibiteur du recaptage de la sérotonine et de la noradrénaline, qui inhibe faiblement le captage de la dopamine et qui ne présente pas une affinité notable pour les récepteurs histaminergiques, dopaminergiques, cholinergiques et adrénergiques. La duloxétine est aussi un puissant inhibiteur in vitro de la liaison à des transporteurs de la sérotonine (5-HT) et de la noradrénaline, avec des constantes d’inhibition (Ki) de 0,8 et de 7,5 nM respectivement. La duloxétine augmente, en fonction de sa dose, les taux extracellulaires de sérotonine et de noradrénaline dans diverses zones cérébrales chez les animaux. Le mécanisme d’action exact de la duloxétine chez les humains est inconnu. Sa structure chimique n’est pas apparentée à celle d’autres IRSN, d’agents tricycliques ou tétracycliques ou d’autres médicaments disponibles pour le traitement du TDM.
Pharmacodynamique
On suppose que l’efficacité de la duloxétine dans le traitement du trouble dépressif majeur découle du fait qu’elle inhibe le recaptage de la sérotonine et de la noradrénaline par les neurones du système nerveux central, ce qui rehausse la neurotransmission sérotoninergique et noradrénergique. L’action inhibitrice de la douleur exercée par la duloxétine serait le résultat de la potentialisation des voies descendantes d’inhibition de la douleur dans le système nerveux central. Des études sur l’administration de doses cliniquement pertinentes chez les humains (soit 40 à 60 mg b.i.d.) ont démontré que la duloxétine diminue la concentration de 5- hydroxytryptamine dans le sang ainsi que diminue l’excrétion urinaire de noradrénaline et de ses métabolites, ce qui concorde avec le blocage du recaptage de la sérotonine et de la noradrénaline respectivement. La duloxétine est métabolisée dans une grande mesure, mais ses principaux métabolites circulants ne contribuaient pas nettement à son activité pharmacologique dans les études. Des études neurochimiques et comportementales portant sur des animaux de laboratoire ont mis en évidence un accroissement de la neurotransmission sérotoninergique et noradrénergique dans le SNC. Une diminution de la consommation de nourriture et d’alcool et une baisse du poids corporel sont des réponses qui évoquent un tel rehaussement. La duloxétine a normalisé les seuils de douleur dans plusieurs modèles précliniques de douleur neuropathique [modèle de ligature des nerfs rachidiens L5/L6 et modèle de ligature partielle du nerf sciatique] et de douleur inflammatoire [modèle de la carraghénine et modèle des contorsions induites par l’acide acétique] et a atténué les manifestations de douleur dans un modèle de douleur persistante [modèle de la formaline, phase avancée] à des doses qui correspondent à l’inhibition du recaptage de la sérotonine et de la noradrénaline in vivo.
La duloxétine a peu d’affinité pour les sites de captage de la dopamine. Pourtant, des études animales ont démontré une augmentation des taux extracellulaires de dopamine dans le cortex préfrontal en plus d’une élévation des taux de noradrénaline et de sérotonine. On suppose que ce phénomène est associé à la propension connue des transporteurs corticaux de noradrénaline à se lier à la dopamine aussi bien qu’à la noradrénaline, plutôt qu’à un effet sur les transporteurs de dopamine mêmes.
Pharmacocinétique
Absorption : Chez l’humain, le chlorhydrate de duloxétine administré oralement est bien absorbé et sa concentration plasmatique atteint son maximum (Cmax) 6 heures après l’administration. La nourriture ne change pas la Cmax de la duloxétine. La nourriture prolonge le délai avant le pic plasmatique (qui passe de 6 à 10 heures) et réduit légèrement (environ 11%) l’absorption. L’exposition plasmatique à la duloxétine augmente proportionnellement à sa dose pour des doses allant jusqu’à 60 mg deux fois par jour. Les concentrations plasmatiques atteignent habituellement l’état d’équilibre après 3 jours de traitement. D’après l’ASC, l’administration répétée de 60 mg une fois par jour produit des concentrations à l’état d’équilibre qui sont environ1, 5 fois plus élevées que celles prévues à partir d’une seule dose de 60 mg. À l’état d’équilibre, les concentrations minimale et maximale moyennes obtenues avec 60 mg par jour sont respectivement de 27,0 et de 89,5 ng/mL. L’administration de la duloxétine le matin ou le soir ne produit aucune différence cliniquement importante dans les paramètres pharmacocinétiques.
Distribution : Le volume apparent de distribution varie de 701 à 3800 L (du 5e au 95e percentile, moyenne de 1640 L). La duloxétine est fortement liée (> 90 %) aux protéines du plasma humain, principalement l’albumine et l’αl-glycoprotéine acide. La liaison de la duloxétine aux protéines plasmatiques n’est pas influencée par l’insuffisance rénale ou hépatique.
Métabolisme : La biotransformation et le sort de la duloxétine chez l’humain ont été établis après l’administration orale de duloxétine radiomarquée au 14C. La duloxétine récupérée au fil du temps représente à peu près 3 % de l’ensemble de la matière radiomarquée dans le plasma, ce qui révèle que la duloxétine subit une biotransformation importante en de nombreux métabolites. Ses principales voies de biotransformation sont l’oxydation de l’anneau naphtyle suivie d’une conjugaison et d’une autre oxydation. Le CYP2D6 et le CYP1A2 catalysent la formation de deux métabolites majeurs retrouvés dans le plasma et l’urine (4-hydroxyduloxétine sous forme glycuroconjuguée et 5-hydroxy, 6-méthoxyduloxétine sous forme sulfoconjuguée). Les principaux métabolites en circulation ne sont pas pharmacologiquement actifs.
Excrétion : La demi-vie d’élimination de la duloxétine varie de 8,1 à 17,4 heures (du 5e au 95e percentile, moyenne de 12,1 heures) et la clairance plasmatique apparente, de 33 à 261 L/h (du 5e au 95e percentile, moyenne de 101 L/h). La clairance plasmatique apparente ne varie pas en fonction de la fréquence d’administration (une ou deux fois par jour). Seules des traces (< 1% de la dose) de duloxétine inchangée sont présentes dans l’urine après l’administration d’une seule dose de duloxétine radiomarquée au 14C. La majeure partie (72 %) de la dose de duloxétine est récupérée dans l’urine sous forme de métabolites, et environ 19% sont récupérés dans les fécès.
Populations et situations particulières
Enfants : L’innocuité et l’efficacité de la duloxétine n’ont pas été démontrées chez les enfants.
Dans une étude pharmacocinétique ouverte de phase 2, d’une durée de 6 mois, portant sur l’innocuité et la tolérabilité chez des enfants (âgés de 7 à 17 ans) atteints de TDM, le chlorhydrate de duloxétine 30 mg q.d. à 120 mg q.d. a été administré à 72 patients. Les concentrations moyennes de duloxétine à l’état d’équilibre chez les enfants recevant 60 mg q.d. de duloxétine étaient- 29% inférieures à celles chez les adultes. La clairance orale apparente de la duloxétine (CL/F) chez les enfants était pratiquement le double de la valeur estimée à partir de données antérieures chez les adultes. De même, la CL/F normalisée en fonction du poids corporel moyenne était pratiquement quatre et deux fois plus élevée chez les enfants et les adolescents respectivement que chez les adultes. Les résultats pharmacocinétiques chez les enfants de cette étude et la comparaison avec les adultes doivent être considérés comme préliminaires (voir POSOLOGIE ET ADMINISTRATION: considérations posologiques).
Personnes âgées : La pharmacocinétique de la duloxétine après une seule dose de 40 mg a été évaluée chez 12 femmes âgées (de 65 à 77 ans) et 12 femmes d’âge moyen (de 32 à 50 ans) en bonne santé. Il n’y avait pas de différence de Cmax, mais l’ASC de la duloxétine était plus élevée de 24% et la demi-vie était plus longue de 4,3 heures chez les femmes âgées. Les résultats pharmacocinétiques permettent de croire qu’il n’y a pas de différence globale entre ces sujets et les sujets plus jeunes. Aucune différence d’innocuité ou d’efficacité n’a été observée entre les sujets âgés et les sujets plus jeunes dans d’autres expériences cliniques. Cependant, il n’est pas possible d’exclure une plus grande sensibilité chez certaines personnes âgées. Il n’est pas nécessaire d’ajuster la posologie d’un patient en fonction de l’âge (voir POSOLOGIE ET ADMINISTRATION: Posologie chez les personnes âgées).
Sexe : Dans les études de pharmacologie clinique, la clairance apparente moyenne de la duloxétine était plus faible de 9 à 55 % chez les femmes que chez les hommes. Dans ces études, la demi-vie était similaire dans les deux groupes. Un effet similaire du sexe sur la clairance plasmatique apparente a été retrouvé chez les patients atteints de TDM. Étant donné que l’exposition à la duloxétine s’étend sur un intervalle similaire chez les hommes et les femmes, les différences de clairance moyenne ne semblent pas être cliniquement importantes. Il n’est pas nécessaire d’ajuster la posologie en fonction du sexe.
Race : Aucune étude de pharmacocinétique n’a été menée pour étudier en particulier les effets de la race. Vu les grandes fluctuations observées entre les patients, des différences d’exposition cliniquement importantes entre les groupes ethniques sont peu probables.
Insuffisance hépatique : Les patients atteints d’une insuffisance hépatique cliniquement évidente présentent une réduction du métabolisme et de l’élimination de la duloxétine. Après avoir reçu une seule dose non thérapeutique du chlorhydrate de duloxétine (20 mg), 6 patients cirrhotiques atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) présentaient une clairance plasmatique moyenne de la duloxétine qui était égale à environ 15 % de celle de sujets sains appariés selon l’âge et le sexe. L’exposition moyenne (ASC) des patients cirrhotiques était multipliée par 5. Leur Cmax était similaire à celle des sujets sains, mais la demi-vie était multipliée par 3 environ. Dom-DULOXETINE est contre-indiqué chez les patients atteints d’une maladie du foie entraînant une insuffisance hépatique (voir CONTRE-INDICATIONS: Insuffisance hépatique; MISES EN GARDE ET PRÉCAUTIONS : Insuffisance hépatique; et POSOLOGIE ET ADMINISTRATION: Posologie chez les insuffisants hépatiques).
Insuffisance rénale : Les valeurs de Cmax et d’ASC de la duloxétine étaient environ deux fois plus élevées chez des patients atteints d’insuffisance rénale terminale sous hémodialyse intermittente chronique que chez des sujets à fonction rénale normale. En revanche, la demi-vie d’élimination était similaire dans les deux groupes. Des études n’ont pas été réalisées chez des patients présentant un dysfonctionnement rénal modéré. Des analyses de pharmacocinétique de population donnent à penser qu’un léger dysfonctionnement rénal ne produit pas un effet important sur la clairance apparente de la duloxétine. Dom-DULOXETINE est déconseillé chez les patients atteints d’insuffisance rénale terminale ou grave (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS : Effets rénaux et POSOLOGIE ET ADMINISTRATION: Posologie chez les insuffisants rénaux).
Tabagisme : Même si la biodisponibilité de la duloxétine semble être plus faible d’environ 34 % chez les fumeurs que chez les non-fumeurs, un ajustement posologique n’est pas systématiquement recommandé.
Pharmacologie clinique sur l’innocuité
Effet sur l’intervalle Q-T : Une étude de pharmacologie clinique a été effectuée pour évaluer l’innocuité de la duloxétine à la dose maximale tolérable et pour mesurer l’intervalle Q-T. Sur les 117 sujets recrutés, 84 ont été pris en compte dans l’analyse statistique pour la posologie maximale de 200 mg b.i.d. et 91 sujets pour le placebo. Soixante-dix sujets (à peu près 60 %) ont suivi le protocole en entier. Comparativement au placebo, le changement moyen de l’intervalle QTcF a diminué à chaque moment d’évaluation avec 200 mg de duloxétine b.i.d. variant de - 3,0 à - 6,4 msec. La limite supérieure des intervalles de confiance bilatéraux à 90 % n’atteignait pas 5 msec à chaque moment d’évaluation, ce qui indique l’absence d’un allongement cliniquement pertinent de l’intervalle. QTcF. Des résultats similaires ont été obtenus avec l’approche de covariance et la méthode de correction individuelle.
Aucune mesure de QTcF n’a dépassé 470 msec avec la duloxétine et le placebo, et seulement 2 sujets sous duloxétine ont présenté un allongement du QTcF >30 msec à la posologie de 160 mg b.i.d. ou 200 mg b.i.d. (N = 84) par comparaison avec 6 sujets (N = 97) sous placebo. De plus, aucun sujet n’a eu un intervalle QTc maximal supérieur à 450 msec d’après la moyenne des valeurs des intervalles QTcF et QTcI calculés en parallèle le quatrième jour de traitement par la duloxétine à raison de 200 mg b.i.d. La capacité à déceler des changements pertinents de l’intervalle QTc pendant l’étude a été confirmée par l’observation de différences significatives de cet intervalle à deux moments (changement moyen du QTcF = 6,7 msec à la 2e heure, p < 0,0001, et 2,7 msec à la 6e heure, p = 0,0186) avec la moxifloxacine comparativement au placebo. À des doses allant jusqu’à 200 mg 2 fois par jour, l’intervalle QT n’était pas prolongé.
CONSERVATION ET STABILITÉ
Conserver entre 15 ºC et 30 ºC.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Capsules à libération retardée
30 mg Chaque capsule de gélatine dure, avec « DLX » imprimé à l’encre jaune sur la coiffe bleue opaque, et « 30 mg » sur le corps blanc opaque, contient 30 mg de duloxétine, ainsi que les ingrédients non-médicinaux suivants : citrate d’éthyle, dioxyde de silice colloïdal, dioxyde de titanium, Eudragit, FD&C bleu n°2, gélatine, gomme-laque, hydroxyde de potassium, hypromellose, oxyde de fer jaune, oxyde de fer noir, Plasacryl, propylène glycol, sphères de sucre, sucrose, talc. Offert en flacons de PEHD contenant 100 capsules et en plaquettes alvéolées de 30 capsules.
60 mg Chaque capsule de gélatine dure, avec « DLX » imprimé à l’encre blanche sur la coiffe bleue opaque, et « 60 mg » sur le corps vert opaque, contient 60 mg de duloxétine, ainsi que les ingrédients non-médicinaux suivants : citrate d’éthyle, dioxyde de silice colloïdal, dioxyde de titanium, Eudragit, FD&C bleu n°2, gélatine, gomme-laque, hydroxyde de sodium, hypromellose, oxyde de fer jaune, Plasacryl, povidone, propylène glycol, sphères de sucre, sucrose, talc. Offert en flacons de PEHD contenant 100 capsules et en plaquettes alvéolées de 30 capsules.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Chlorhydrate de duloxétine
Nom chimique : (+)-(Chlorhydrate de (+)-(S)-N-méthyl-y-(I -naphtalenyloxy)- 2-thiophenepropanamine
Formule moléculaire : C18H19NOS•HCl
Masse moléculaire : 333, 88 g/mol
Formule développée :
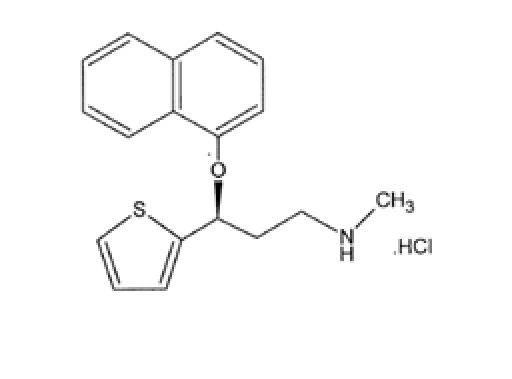
Propriétés physicochimiques :
Description : Solide blanc ou blanc légèrement brunâtre.
Solubilité du chlorhydrate de duloxétine :
| Solvant | Terme descriptif de l’USP |
| Eau | Légèrement soluble |
| Méthanol | Facilement soluble |
| Acétonitrile | Peu soluble |
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Étude à jeun
Un essai de bioéquivalence croisée à deux séquences, deux traitements, deux périodes, randomisé, unicentrique, à double-insu et à dose orale unique a été mené chez 25 sujets adultes mâles sains à jeun. Au cours de cet essai, les capsules à libération retardée de Dom-DULOXETINE à 60 mg (Dominion Pharmacal) ont été comparées avec les capsules à libération retardée de PrCYMBALTAMD à 60 mg (Eli Lilly Canada inc.). Les données de biodisponibilité ont été mesurées et les résultats sont résumés dans le tableau ci-dessous :
Sommaire des données comparatives de biodisponibilité
Duloxétine (1 × 60 mg capsule à libération retardée – A jeun) De données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | 90% Intervalle de confiance |
ASCT (ng·h/mL) | 760,0 836,408 (49,2) | 785,9 881,842 (54,2) | 96,7 | 90,5 - 103,3 |
ASCI (ng·h/mL) | 791,3 878,153 (51,8) | 816,9 918,525 (55,1) | 96,9 | 90,9 - 103,2 |
Cmax (ng/mL) | 41,1 44,330 (42,4) | 44,0 48,957 (50,3) | 93,4 | 85,4 - 102,1 |
Tmax§ (h) | 6,00 (4,50 – 12,00) | 6,00 (3,00 – 10,02) | ||
T½€ (h) | 11,82 (19,5) | 11,61 (18,8) | ||
* Dom-DULOXETINE capsule à libération retardée 60 mg (Dominion Pharmacal)
† PrCymbaltaMD capsule à libération retardée 60 mg (Eli Lilly Canada inc.) a été acheté au Canada.
§ Représenté sous forme de médiane (étendu) seulement.
€ Représenté sous forme de moyenne arithmétique seulement (CV %).
Étude avec nourriture
Un essai de bioéquivalence croisée à deux séquences, deux traitements, deux périodes, randomisé, unicentrique, à double-insu et à dose orale unique a été mené chez 26 sujets adultes mâles sains non à jeun. Au cours de cet essai, les capsules à libération retardée de Dom-DULOXETINE à 60 mg (Dominion Pharmacal) ont été comparées avec les capsules à libération retardée de PrCYMBALTAMD à 60 mg (Eli Lilly Canada inc.). Les données de biodisponibilité ont été mesurées et les résultats sont résumés dans le tableau ci-dessous :
Sommaire des données comparatives de biodisponibilité
Duloxétine (1 × 60 mg capsule à libération retardée – avec nourriture) De données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | 90% Intervalle de confiance |
AUCT (ng·h/mL) | 791,6 886,3 (46,4) | 722,3 800,3 (41,7) | 109,6 | 102, 1- 117, 6 |
AUCI (ng·h/mL) | 831,2 932,9 (47,1) | 758,2 846,8 (44,0) | 109,6 | 102, 1 – 117, 7 |
| Cmax (ng/mL) | 44,5 49,3 (45,8) | 42,0 45,7 (35,6) | 105,9 | 97, 2 – 115, 3 |
| Tmax (h) § | 7,50 (6,00 – 10,00) | 7,25 (5,50 – 9,00) | ||
| T½€ (h) | 12,11 (15,1) | 12,42 (22,9) | ||
* Dom-DULOXETINE capsule à libération retardée 60 mg (Dominion Pharmacal)
† PrCymbaltaMD capsule à libération retardée 60 mg (Eli Lilly Canada inc.) a été acheté au Canada.
§ Représenté sous forme de médiane (étendu) seulement.
€ Représenté sous forme de moyenne arithmétique seulement (CV %).
Études sur le trouble dépressif majeur (TDM)
Données démographiques et plan des études
L’efficacité du chlorhydrate de duloxétine comme traitement du TDM a été établie lors de six études randomisées, contrôlées par placebo, à double insu et à doses fixes, menées chez des patients ambulatoires adultes (de 18 à 83 ans) qui répondaient aux critères du TDM selon le DSM-IV et qui présentaient des scores initiaux supérieurs ou égaux à 15 sur l’échelle de dépression de Hamilton à 17 items (HAMD-17) et supérieurs ou égaux à 4 sur l’échelle d’évaluation de l’impression clinique globale de la gravité (CGI-S). L’efficacité primaire a été évaluée en utilisant les scores moyens totaux à l’échelle HAMD-17.
Dans deux études de plan identique, les patients ont été randomisés pour recevoir du chlorhydrate de duloxétine à raison de 60 mg 1 fois par jour (N=123 et N=128) ou un placebo (N = 122 et N = 139) pendant 9 semaines. Au cours d’une deuxième série de deux études de plan identique, les patients ont été randomisés pour recevoir du chlorhydrate de duloxétine à raison de 20 mg (N = 91 et N = 86) ou 40 mg 2 fois par jour (N = 84 et N = 91) ou un placebo (N=90 et N=89) pendant 8 semaines. Au cours d’une troisième série d’études de plan identique, les patients ont été randomisés pour recevoir à raison de 40 mg (N=95 et N=93) ou 60 mg 2 fois par jour (N=93 et N =103) ou un placebo (N=93 et N=99) pendant 8 semaines. Les plans de ces six études sont résumés au tableau 9.
Tableau 9 : Plan des essais cliniques qui ont établi l’efficacité de chlorhydrate de duloxétine dans le traitement du TDM
| Étude | Plan et durée de l’étude | Posologie, voie d’administration | Nombre de sujets (N) [sexe féminin/mascul in (F/M)] | Age moyen Écart | Scores initiaux (Valeur moyenne à l’échelle CGI-S) |
|---|---|---|---|---|---|
| HMBH(a) | Étude multicentrique, randomisée, contrôlée par placebo, à double insu, à groupes parallèles et à dose fixe de 9 semaines, avec période finale sous placebo à double insu | Duloxétine 60 mg p.o. die | N=245 [F=163; M=82] | Âge moyen = 42,4 Écart: 18,6-77,7 | 21,3 (4,3) |
| HMBH(b) | Étude multicentrique, randomisée, contrôlée par placebo, à double insu, à groupes parallèles et à dose fixe de 9 semaines, avec période finale sous placebo à double insu | Duloxétine 60 mg p.o. die | N=267 [F=184; M=83] | Âge moyen = 40,9 Écart: 19,2-82,9 | 20,4 (4,2) |
| HMAT(a) | Étude multicentrique, randomisée, contrôlée par placebo et par médicament actif, à double insu, à groupes parallèles de 8 semaines avec périodes initiale finale sous placebo à l’insu | Duloxétine 20 mg ou 40 mg p.o. b.i.d. Paroxétine 20 mg die | N=354 [F=218; M=136] | 43,7 Écart: 18,0-82,2 | 17,7 (3,9) |
| HMAT(b) | Étude multicentrique, randomisée, contrôlée par placebo et par médicament actif, à double insu et à groupes parallèles de 8 semaines, avec périodes initiale et finale sous placebo à l’insu | Duloxétine 20 mg ou 40 mg p.o. b.i.d. Paroxétine 20 mg die | N=353 [F=217; M=136] | Âge moyen = 40,5 Écart: 18,2-78,2 | 17,9 (4,1) |
| HMAY(a) | Étude multicentrique, randomisée, contrôlée par placebo et par médicament actif, à double insu et à groupes parallèles de 8 semaines, avec périodes initiale et finale sous placebo à l’insu et traitement d’entretien de 26 semaines | Duloxétine 40 mg ou 60 mg p.o. b.i.d. Paroxétine 20 mg die | Phase aiguë: N=367 [F=267; M=100] Phase de continuation: N=273 [F=199; M=100] | Phase aiguë: Âge moyen = 43,4 Phase de continuation: Âge moyen = 42,9 | 20,0 (4,3) |
| HMAY(b) | Étude multicentrique, randomisée, contrôlée par placebo et par médicament actif, à double insu et à groupes parallèles de 8 semaines, avec périodes initiale et finale sous placebo à l’insu et traitement d’entretien de 26 semaines | Duloxétine 40 mg ou 60 mg p.o. b.i.d. Paroxétine 20 mg die | Phase aiguë: N=392 [F=273; M=119] Phase de continuation: N=293 [F=204; M=89] | Acute Phase: Âge moyen = 45,2 Phase de continuation: Âge moyen = 45,1 | 21,1 (4,3) |
Résultats de l’étude :
Le score total à l’échelle HAMD-17 était la principale mesure pour évaluer l’efficacité du chlorhydrate de duloxétine dans le traitement du TDM. Les mesures secondaires qui ont établi son efficacité dans le soulagement des symptômes émotionnels et physiques du TDM comprenaient : item humeur dépressive (item 1) de l’échelle HAMD-17, sous-échelles des principaux symptômes et des symptômes d’anxiété de l’échelle HAMD-17, amélioration d’après l’impression globale du patient (PGI) et gravité d’après l’impression globale du clinicien (CGI), et échelle d’évaluation de la qualité de vie dans la dépression (QLDS).
Dans quatre des six études, le chlorhydrate de duloxétine s’est révélé supérieur au placebo, comme en témoignait l’amélioration du score total à l’échelle d’évaluation de la dépression de
Hamilton à 17 items (HAMD-17) (voir le tableau 10). Les résultats secondaires d’efficacité ont appuyé les résultats primaires.
Tableau 10 : Changement moyen du score total à l’échelle (HAMD-17)
| Étude | Chlorhydrate de Duloxétine | Placebo | p-valeur |
| HMBH(a) | -9,47 (60 mg QD) | -5,67 | p≤0, 001 |
| HMBH(b) | -8,75 (60 mg QD) | –7,02 | p<0, 05 |
| HMAT(b) | -6,08 (20 mg BID) -6,77 (40 mg BID) | -3,67 | p≤0, 05 p≤0, 01 |
| HMAY(a) | -10,22 (40 mg BID) -11,06 (60 mg BID) | -8,07 | p≤0, 01 p≤0, 001 |
Par comparaison avec le placebo, le chlorhydrate de duloxétine à des doses de 60 mg une fois par jour et de 40 et 60 mg deux fois par jour a produit des taux de réponse et de rémission significativement supérieurs. La réponse était définie comme une diminution ≥ 50% du score total à l’échelle HAMD-17; la rémission, comme un score total final à l’échelle HAMD-17≤7.
Il n’y a pas lieu de croire que des doses supérieures à 60 mg/jour aient été plus bénéfiques.
Des analyses de la relation entre les résultats du traitement et l’âge, le sexe et la race n’ont pas mis en évidence de différences de réponse liées à ces caractéristiques démographiques.
Étude menée chez des patients âgés souffrant de dépression :
Dans une étude comparant le chlorhydrate de duloxétine à 60 mg q.d. (n=207) et un placebo (n=104), dans le cadre d’un traitement de courte durée (étude de 8 semaines) chez des patients âgés atteints de TDM (>65 ans, âge moyen de 72,9 ans), l’efficacité du chlorhydrate de duloxétine à 60 mg une fois par jour dans le traitement des symptômes de la dépression a été démontrée par une différence statistiquement significative dans la réduction du score à l’échelle HAMD-17 entre les patients traités par la duloxétine et ceux sons placebo (p < 0,001). Dans cette étude, la tolérabilité du chlorhydrate de duloxétine à 60 mg une fois par jour chez les patients âgés était comparable à celle observée chez des adultes plus jeunes. Cependant, il n’est pas possible d’exclure une plus grande sensibilité chez certaines personnes âgées.
Études sur le maintien à long terme des effets :
L’efficacité du chlorhydrate de duloxétine dans le maintien de l’effet antidépresseur a été évaluée dans deux études à long terme.
Étude HMBC : Les patients ayant répondu à un traitement ouvert de courte durée, soit 12 semaines, par chlorhydrate de duloxétine à la dose de 60 mg une fois par jour ont été répartis au hasard pour recevoir soit chlorhydrate de duloxétine à 60 mg une fois par jour, soit un placebo pendant 6 mois de plus (phase de prolongation) et les délais de rechute pour chaque groupe ont été comparés. Des 533 sujets inscrits à l’étude, 278 ont répondu au traitement et ont été répartis aléatoirement pour recevoir du chlorhydrate de duloxétine à 60 mg une fois par jour (n=136) ou un placebo (n=142). Si durant la phase ouverte, le patient remplissait les critères suivants à 10 et à 12 semaines, il avait répondu au traitement: score total à l’échelle HAMD-17≤ 9, score à l’échelle d’impression clinique globale de la gravité (CGI-S) ≤2 et ne pas répondre aux critères du DSM-IV pour le TDM. La probabilité estimée de rechute dépressive à 6 mois avec du chlorhydrate de duloxétine était de 19,7% et avec le placebo de 38,3% (p = 0,004). Au cours de la phase de prolongation de 6 mois, 17,4% des patients sous chlorhydrate de duloxétine répondaient aux critères définis à priori de rechute par rapport à 28,5 % de ceux recevant le placebo. La durée médiane du traitement était de 64 jours avec le placebo et de 178 jours avec la duloxétine. Parmi les patients recevant la duloxétine, 74 (54%) ont terminé les 6 mois de phase continue en double insu et ce fut le cas pour 47 (33 %) des patients sous placebo. Au cours de la phase de prolongation, une rechute était définie comme une augmentation du score à l’échelle CGI-S ≥ 2 points par rapport au score obtenu à la semaine 12, en plus de remplir les critères du DSM-IV pour le TDM lors de 2 visites consécutives à au moins 2 semaines d’intervalle, où le critère temporel de 2 semaines ne devait être satisfait que lors de la deuxième visite.
Étude HMDI : Les patients ayant eu au moins trois épisodes de TDM au cours des cinq dernières années (et qui étaient en rémission entre les épisodes) qui ont répondu à une dose de chlorhydrate de duloxétine de 60 à 120 mg q.d. au cours d’un traitement ouvert initial de courte durée de 4 à 1 0 semaines et qui ont continué de répondre à la même dose au cours d’un traitement de continuation ouvert de 24 semaines ont été randomisés pour recevoir du chlorhydrate de duloxétine ou un placebo au cours d’une phase d’entretien à double insu de 52 semaines. Au cours des phases de courte durée et de continuation, une réponse était définie de la façon suivante : score total à l’échelle HAMD-17 ≤ 9, score à l’échelle CGI-S ≤ 2 et patients ne répondant pas aux critères du DSM-IV pour le TDM. Au cours de la phase d’entretien, les patients ont continué à prendre la dose de chlorhydrate de duloxétine à laquelle ils avaient répondu (n=146) ou leur dose a été rajustée pendant quatre semaines pour finir avec le placebo (n=142). Dans le cadre de cette étude, la récurrence au cours de la phase d’entretien a été définie de la façon suivante: score à l’échelle CGI-S > 4 et patients qui répondaient aux critères du DSM-IV pour le TDM pendant au moins deux semaines; ou rechute satisfaisant aux critères de réapparition au cours de trois visites consécutives (score à l’échelle CGI-S > 4 mais patients qui ne répondaient pas aux critères du DSM-IV pour le TDM) ou dix visites au total ou abandon en raison d’un manque d’efficacité. Le délai avant la récurrence dépressive, tel qu’elle a été définie dans l’étude (voir ci-haut), était significativement plus long sur le plan statistique chez les patients sous chlorhydrate de duloxétine que chez les patients sous placebo (p < 0,001). De plus, les symptômes dépressifs sont réapparus chez un nombre significativement moins élevé de patients traités par chlorhydrate de duloxétine (14,4 %) comparativement aux patients sous placebo (33, 1 %).
Les mesures secondaires de l’efficacité qui appuyaient le résultat principal étaient les suivantes: score total à l’échelle HAMD-17 et aux sous-échelles de celle-ci, échelle d’évaluation de l’impression clinique globale de la gravité, échelle d’amélioration d’après l’impression globale du patient et score de l’altération globale du fonctionnement mesuré à l’échelle de l’invalidité de Sheehan (SDS).
Les critères de rechute et de récurrence utilisés dans ces études ne s’appliquaient que pour ces protocoles d’étude seulement; les critères cliniques peuvent varier.
Études sur le trouble d’anxiété généralisée (TAG)
L’efficacité du chlorhydrate de duloxétine comme traitement du TAG a été établie lors de 4 études de courte durée, randomisées, à double insu et contrôlées par placebo de 9 à 10 semaines chez des patients ambulatoires adultes (âgés de 18 à 84 ans) qui répondaient aux critères du TAG selon le DSM-IV. De plus, les patients présentaient des scores initiaux totaux supérieurs ou égaux à 18 (intensité modérée) à l’échelle d’évaluation de l’anxiété de Hamilton (HAM-A) et supérieurs ou égaux à 4 à l’échelle d’évaluation de l’impression clinique globale de la gravité. Le principal critère d’évaluation de l’efficacité était la variation du score total à l’échelle HAM-A par rapport au placebo entre le début et la fin de l’étude. La différence entre les traitements a été déterminée en calculant la différence de variation moyenne des scores à l’échelle d’anxiété à la fin de l’étude entre les groupes sous chlorhydrate de duloxétine et les groupes recevant le placebo (médicament par rapport à placebo; voir le tableau 11). La principale mesure secondaire de l’efficacité était l’amélioration du score de l’altération globale du fonctionnement mesuré sur l’échelle de l’invalidité de Sheehan (SDS). L’échelle SDS permet d’établir dans quelle mesure les symptômes émotionnels perturbe la capacité fonctionnelle du patient dans trois domaines de la vie : travail et école, vie sociale et activités de loisir, et vie et responsabilités familiales.
Tableau 11 : Essais cliniques qui ont établi l’efficacité du chlorhydrate de duloxétine dans le traitement du TAG
| Étude | Plan et durée de l’étude | Schéma posologique: Nbre de patients par groupe (n) | Nbre de patients participant à l’étude (N); Sexe (H, F); Âge moyen (écart) | Nbre de patients ayant terminé le traitement N (%) | Score initial total moyen à l’échel le HAM-A | Différence entre les traitements à l’échelle HAM-A (Valeur p) |
|---|---|---|---|---|---|---|
| HMBR | Étude contrôlée par placebo, à double insu et à dose fixe de 9 semaines, avec période d’introduction sous placebo à simple insu. | DLX 60 mg die: n=168 DLX 120 mg die: n=170 Placebo: n=175 | N=513 [F=348; H=165] 43, 8 (18, 0-83, 5) | Tous DLX : 259/338 (77%) Placebo: 130/175 (74%) | 25, 3 | -4, 4 (p<0, 001) |
| HMDT | Étude contrôlée par placebo, à double insu et à dose flexible de 10 semaines, avec période d’introduction sous placebo à simple insu. | DLX 60 to 120 mg die : n=168 Placebo: n=159 | N=327 [F=202; H=125] 41, 6 (19, 2-77, 2) | Tous DLX : 93/168 (55%) Placebo: 109/159 (69%) | 23, 1 | -2, 2 (p=0, 023) |
| HMDU | Étude à double insu, à dose flexible, contrôlée par traitement actif et par placebo de 10 semaines. | DLX 60 to 120 mg die: n=162 Essai comparatif avec traitement de référence de 75 à 225 mg die : n=164 Placebo: n=161 | N=487 [F=305; M=182] 40, 8 (18, 6-83, 2) | Tous DLX : 88/162 (54%) Essai comparatif avec traitement de référence : 102/164 (62%) Placebo: 100/161 (62%) | 25, 2 | -2, 6 (p=0, 007) |
| HMDW | Étude à double insu, à dose flexible, contrôlée par traitement actif et par placebo de 10 semaines. | DLX 20 mg die: n=84 DLX 60 to 120 mg die: n=158 Essai comparatif avec traitement de référence de 75 à 225 mg die: n=169 Placebo: n= 170 | N=581 [F=332; H=249] 42, 8 (18, 1-78, 5) | Tous DLX : 172/242 (71%) Essai comparatif avec traitement de référence : 122/169 (72%) Placebo: 102/170 (60%) | 27, 4 | -3, 7 (p<0, 001) |
| HMDV | Étude de prévention des rechutes comprenant une phase ouverte de 6 mois à dose flexible suivie d’une phase randomisée, à double insu, contrôlée par placebo de 6 mois. | DLX 60 to 120 mg die: n=216 Placebo: n=213 | Phase ouverte: N=887 [F=541; H=346] Phase à double insu: N=429 [F=257; H=172] 43, 3 (18, 1-79, 7) | Phase à double insu tous DLX : 167/216 (77%) Placebo: 116/213 (55%) | Phase ouverte: 26, 4 Phase à double insu: 5, 5 | Phase ouverte: -14, 9 (p<0, 001) Phase à double insu: -5, 9 (p<0, 001) |
Abréviations : DLX=duloxétine; die=une fois par jour
Résultats des études :Dans les 4 études, une dose de 60 mg à 120 mg de chlorhydrate de duloxétine une fois par jour s’est avérée significativement plus efficace d’un point de vue statistique que le placebo, selon l’amélioration du principal critère d’évaluation, score total à l’échelle HAM-A, et des critères secondaires d’évaluation, dont le score de l’altération globale du fonctionnement mesuré sur l’échelle de l’invalidité de Sheehan (SDS) et l’impression clinique globale du changement (CGI - amélioration). Les résultats des autres critères d’évaluation secondaires corroboraient les résultats positifs pour les principaux critères d’évaluation.
Selon des analyses de sous-groupes, aucune différence en fonction de l’âge ou du sexe dans les résultats des traitements n’a été observée.
Maintien de la réponse : Dans le cadre d’une étude à long terme d’observation des rechutes, les patients ayant reçu un diagnostic de TAG qui avait répondu à un traitement ouvert initial par chlorhydrate de duloxétine de 6 mois ont été répartis aléatoirement pour recevoir, durant la phase de prolongation du traitement à double insu, soit leur dose optimisée de chlorhydrate de duloxétine, soit un placebo pour un autre 6 mois. Statistiquement plus de patients sous placebo (p < 0,001, 42 %) ont fait des rechutes par rapport aux patients ayant reçu de 60 mg à 120 mg de chlorhydrate de duloxétine une fois par jour (14 %) durant la phase de prolongation du traitement à double insu.
Étude menée auprès de personnes âgées souffrant de TAG :
Étude HMGF : Une étude à dose flexible contrôlée par placebo, à répartition aléatoire, à double insu et d’une durée de 12 semaines a évalué l’efficacité du chlorhydrate de duloxétine à des doses variant de 30 à 120 mg une fois par jour (n = 151) comparativement au placebo (n = 140) chez des personnes âgées (de plus de 65 ans; âge moyen = 71,6 ans) souffrant de TAG. Le principal critère d’évaluation de l’efficacité était le score total à l’échelle HAM-A à la semaine 10. Le principal critère d’évaluation secondaire de l’efficacité était l’amélioration du score de l’altération globale du fonctionnement mesuré à l’échelle de l’invalidité de Sheehan (SDS). À la semaine 10, le chlorhydrate de duloxétine s’est montré supérieur au placebo pour ce qui est de la variation moyenne (méthode des moindres carrés) des scores totaux à l’échelle HAM-A (-15,9 comparativement à -11,7, p < 0,001) et des scores de l’altération globale du fonctionnement mesurés à l’échelle SDS (-8,6 comparativement à -5,4, p < 0,001) depuis le début de l’étude. L’efficacité et l’innocuité du chlorhydrate de duloxétine à des doses variant de 30 à 120 mg une fois par jour chez des patients âgés souffrant de TAG étaient semblables à celles observées chez des patients adultes plus jeunes. Une sensibilité accrue chez certaines personnes âgées ne peut cependant pas être exclue.
Études sur la douleur neuropathique associée à la neuropathie diabétique périphérique
Données démographiques et plan des études : L’efficacité du chlorhydrate de duloxétine dans la gestion des douleurs neuropathiques associées à la NDP a été établie dans le cadre de trois études randomisées, à double insu, contrôlées par placebo de 12 semaines chez des patients adultes (de 20 à 84 ans) souffrant de douleur neuropathique associée à la NDP depuis au moins 6 mois. Toutes les études ont comparé du chlorhydrate de duloxétine à 60 mg une fois par jour ou 60 mg deux fois par jour avec le placebo. Une des études a également établi la comparaison entre le chlorhydrate de duloxétine à 20 mg et le placebo. Les plans de ces trois études sont résumés au tableau 12.
Les trois études ont permis la participation de 1139 patients dont 888 (soit 78 %) les ont menées à terme. Les patients qui ont participé aux essais avaient un diabète sucré de types 1 ou 2 et avaient été diagnostiqués depuis au moins 6 mois avec une polyneuropathie sensorimotrice douloureuse, symétrique et distale. Les patients présentaient au départ un score de douleur ≥ 4 sur une échelle de 11 points allant de 0 (aucune douleur) à 10 (pire douleur possible). Les patients étaient autorisés à prendre au besoin jusqu’à 4 g d’acétaminophène par jour pour la douleur, en plus du chlorhydrate de duloxétine. Les patients ont consigné quotidiennement les résultats relatifs à leur douleur dans un journal
Tableau 12 : Plan des essais cliniques qui ont établi l’efficacité du chlorhydrate de duloxétine dans la gestion de la douleur neuropathique associée à la NDP
| Étude | Plan et durée de l’étude | Posologie, voie d’administration | Nombre de sujets (N) | Nbre de patients ayant terminé le traitement par DLX (n) et taux d’achèvement (%) | Âge moyen (Écart) |
|---|---|---|---|---|---|
HMAW
| Étude randomisée multicentrique parallèle à double- insu contrôlée par, placebo de 12 semaines | DLX 20 mg die DLX 60 mg die DLX 60 mg die placebo | N=457 DLX 20 die: 115 DLX 60 die: 114 DLX 60 b.i.d. 113 Placebo: 115 | n=257 75% | 60, 1 (22.4-79, 1) |
HMAV(a)
| Étude randomisée multicentrique parallèle à double- insu contrôlée par, placebo de 12 semaines | DLX 60 mg die DLX 60 mg die placebo | N=334 DLX 60 die : 114 DLX 60 die : 112 Placebo : 108 | n=163 72% | 60, 7 (27, 6-84, 3) |
HMAV(b)
| Étude randomisée multicentrique parallèle à double- insu contrôlée par, placebo de 12 semaines | DLX 60 mg die DLX 60 mg die placebo | N=348 DLX 60 die : 116 DLX 60 b.i.d: 116 placebo: 116 | n=196 85% | 58, 8 (20, 4-81, 9) |
Résultats de l’étude : La gravité moyenne de la douleur sur 24 heures constituait la principale mesure pour évaluer l’efficacité du chlorhydrate de duloxétine relativement à la gestion de la douleur neuropathique associée à la NDP. Les preuves d’efficacité établies par cet indicateur primaire ont été corroborées par les résultats globaux des mesures secondaires de la douleur et des symptômes de la NDP.
Dans les trois études, le chlorhydrate de duloxétine à 60 mg die et le chlorhydrate de duloxétine à 60 mg b.i.d. se sont avérés statistiquement supérieurs au placebo après 12 semaines comme l’a montré la réduction de la gravité moyenne de la douleur sur 24 heures (p < 0,001) par rapport aux valeurs initiales.
L’effet du chlorhydrate de duloxétine sur la douleur était manifesté dès la première visite hebdomadaire. Dans l’ensemble des études, une différence statistiquement significative (p < 0,001) entre le chlorhydrate de duloxétine à 60 mg die et le chlorhydrate de duloxétine à 60 mg b.i.d. comparativement au placebo a été observée au cours de la première semaine de traitement et a perduré jusqu’à la 12e semaine.
Dans toutes les études, le chlorhydrate de duloxétine à 60 mg die et le chlorhydrate de duloxétine à 60 mg b.i.d. se sont tous deux avérés statistiquement supérieurs au placebo comme l’a montré le taux de réponse, défini comme une réduction de la gravité de la douleur de 30% (tableau 13).
Tableau 13 : Gravité moyenne de la douleur sur 24 heures ;
Taux de réponse de 30% à la fin des essais
Tous les patients randomisés
| Placebo | DLX 20 mg die | DLX 60 mg die | DLX 60 mg b.i.d. | |
|---|---|---|---|---|
| Étude HMAV(a) – aigu | 42% | NA | 63%1 | 69%2 |
| Étude HMAV(b) – aigu | 49% | NA | 77%2 | 73%3 |
| Étude HMAW – aigu | 47% | 51% | 64%4 | 65%5 |
1 p=0, 003; 2 p<0, 001; 3 p=0, 002; 4 p=0, 01; 5 p=0, 007
Les mesures secondaires qui ont confirmé l’efficacité du chlorhydrate de duloxétine dans la gestion de la douleur neuropathique associée à la NDP comprenaient : le niveau maximum de gravité de la douleur sur 24 heures, la gravite de la douleur pendant la nuit et l’amélioration d’après l’impression globale du patient. Dans toutes les études, les résultats provenant des mesures secondaires ont été statistiquement significatifs à la fois pour le chlorhydrate de duloxétine à 60 mg die et 60 mg b.i.d. comparativement au placebo.
Dans le cadre de l’étude HMAW-Aigu, il y a eu une différence statistiquement significative du niveau maximum de la gravité de la douleur sur 24 heures et de l’amélioration d’après l’impression globale du patient (p< 0,001 à la fois pour le chlorhydrate de duloxétine à 60 mg die et 60 mg b.i.d. comparativement au placebo), et du niveau de la gravité de la douleur pendant la nuit (chlorhydrate de duloxétine à 60 mg die, p = 0,025 et chlorhydrate de duloxétine à 60 mg b.i.d. p < 0,001 comparativement au placebo).
Dans le cadre de l’étude HMAV(a)-Aigu, il y a eu une différence statistiquement significative du niveau maximum de la gravite de la douleur sur 24 heures (chlorhydrate de duloxétine à 60 mg die, p = 0,002 et chlorhydrate de duloxétine à 60 mg b.i.d., p < 0,001 comparativement au placebo), de l’amélioration d’après l’impression globale du patient (p < 0,001 à la fois pour le chlorhydrate de duloxétine à 60 mg die et 60 mg b.i.d. comparativement au placebo), et du niveau de la gravité de la douleur pendant la nuit (chlorhydrate de duloxétine à 60 mg die, p = 0,009 et chlorhydrate de duloxétine à 60 mg b.i.d., p < 0,001 comparativement au placebo).
Dans le cadre de l’étude HMAV(b)-Aigu, il y a eu une différence statistiquement significative du niveau maximum de la gravite de la douleur sur 24 heures (chlorhydrate de duloxétine à 60 mg die, p = 0,002 et chlorhydrate de duloxétine à 60 mg b.i.d., p = 0,003 comparativement au placebo), de l’amélioration d’après l’impression globale du patient (chlorhydrate de duloxétine 60 mg die, p = 0,002 et chlorhydrate de duloxétine à 60 mg b.i.d., p < 0,001 comparativement au placebo), et du niveau de la gravité de la douleur pendant la nuit (chlorhydrate de duloxétine à 60 mg die, p = 0,003 et chlorhydrate de duloxétine à 60 mg b.i.d., p = 0,002 comparativement au placebo).
Résumé : Dans les essais cliniques contrôlés sur la NDP, le chlorhydrate de duloxétine à des doses de 60 mg die et 60 mg b.i.d. s’est avéré plus efficace d’un point de vue statistiquement significatif que le placebo en réduisant la gravité moyenne de la douleur sur 24 heures (première mesure d’efficacité), le niveau maximum de gravite de la douleur sur 24 heures et la gravité de la douleur pendant la nuit et en améliorant les scores au niveau de l’impression globale du patient.
Ces constatations témoignent de la pertinence clinique des réductions observées en ce qui concerne la gravité de la douleur.
Études sur la lombalgie chronique
Données démographiques et plan des études : L’efficacité de chlorhydrate de duloxétine dans la prise en charge de la lombalgie chronique a été établie dans le cadre de deux études randomisées, à double insu, contrôlées par placebo (HMEN et HMGC), de 12 à 13 semaines menées chez 637 patients adultes (âgés de 18 à 89 ans). Pour participer à l’étude, les patients devaient avoir reçu un diagnostic clinique de lombalgie chronique, ressentir une douleur presque tous les jours pendant au moins 6 mois et ne présenter aucun signe de radiculopathie ou de sténose spinale.
La principale mesure de l’efficacité dans les deux études a été la réduction de l’intensité de la douleur selon le score de la douleur moyenne sur 24 heures à l’échelle BPI, noté à l’échelle de Likert à 11 points (0 = aucune douleur; 10 = pire douleur). L’échelle d’amélioration d’après l’impression globale du patient (PGI-I), les taux de réponse (les patients rapportant une réduction d’au moins 30 % ou 50 % du score moyen de la douleur par rapport au début de l’étude) et le score d’interférence et d’intensité à l’échelle BPI ont servi de paramètres d’évaluation de l’efficacité complémentaires et secondaires.
Les plans de ces études sont résumés au tableau 14.
Tableau 14 : Essais cliniques qui ont établi l’efficacité de chlorhydrate de duloxétine dans la pris en charge de la lombalgie chronique
| Étude | Plan et durée de l’étude | Nombre de sujets (N) | Âge moyen et écart | Nombre de patients ayant terminé l’étude (%) | Score moyen initial de la douleur (écart-type) et écart | Efficacité primaire (variation moyenne des moindres carrés par rapport au début de l’étude | Différence entre les traitements | |||
|---|---|---|---|---|---|---|---|---|---|---|
| HMGC | Étude à parallèle, à double insu, à dose fixe, contrôlée par placebo de 12 semaines | N = 401 DLX 60 mg q.d. = 198 placebo = 203 | Âge moyen = 54, 14 ans écart = 18, 66-89, 30 ans | DLX: 147 (74, 2%) Placebo: 156 (76, 8%) | BPI DLX: 5, 84 (1, 43) écart 4-10 Placebo: 5, 75 (1, 37) écart: 4-10 | BPI DLX: -2, 48 Placebo : -1, 80 (p=0, 001) | BPI -0, 68 | |||
| HMEN | Étude à parallèle, à double insu, | N= 236 DLX | Âge moyen = 51, 47 ans | DLX: 84 (73%) | BPI DLX: 5, 91 (1, 59), | BPI DLX: -2, 32 | BPI -0, 82 | |||
| Étude | Plan et durée de l’étude | Nombre de sujets (N) | Âge moyen et écart | Nombre de patients ayant terminé l’étude (%) | Score moyen initial de la douleur (écart-type) et écart | Efficacité primaire (variation moyenne des moindres carrés par rapport au début de l’étude | Différence entre les traitements | |||
| à dose fixe, contrôlée par placebo de 13 semaines | 60/120 mg q.d* = 115 placebo = 121 | écart = 20, 01-84, 59 ans | Placebo: 98 (81%) | écart: 2-10 Placebo : 5, 96 (1, 66), écart : 2-10 | Placebo : -1, 50 (p = 0,004) | |||||
*Le groupe de traitement par 60/120mg q.d. est la population combine des patients qui sont restés à une dose de 60 mg q.d. ou qui sont passés à une dose de 120 mg q.d.
q.d. = une fois par jour; DLX = duloxétine; BPI = Brief Pain Inventory
Résultats d’étude
Étude HMGC : Dans le cadre de cette étude à dose fixe, les patients ne pouvaient pas utiliser d’autre agent analgésique alors qu’ils prenaient du chlorhydrate de duloxétine. Après 12 semaines de traitement, les patients prenant 60 mg de du chlorhydrate de duloxétine q.d. présentaient une réduction de la douleur significativement plus importante par rapport au placebo (voir le tableau 14). Dès la première semaine, certains patients sous chlorhydrate de duloxétine ont ressenti une réduction de la douleur qui s’est poursuivie pendant toute l’étude. La plupart des mesures de l’efficacité complémentaires et secondaires corroborent le critère d’évaluation principal.
Étude HMEN : Dans le cadre de cette étude à dose flexible, les patients recevant du chlorhydrate de duloxétine ont commencé le traitement avec une dose de 30 mg une fois par jour pendant une semaine pour améliorer la tolérabilité, puis sont passés à une dose de 60 mg une fois par jour (q.d.). Après 7 semaines de traitement avec 60 mg de chlorhydrate de duloxétine q.d. les patients présentant des réponses sous-optimales au traitement (réduction de la douleur < 30 %) et qui ont toléré 60 mg de chlorhydrate de duloxétine une fois par jour sont passés à une dose de 120 mg. Les patients pouvaient continuer leur dose thérapeutique stable d’AINS ou d’acétaminophène tout en prenant du chlorhydrate de duloxétine.
Après 13 semaines de traitement, les patients prenant 60 à 120 mg de chlorhydrate de duloxétine par jour présentaient une réduction de la douleur significativement plus importante par rapport au placebo (voir le tableau 15). Certains patients sous chlorhydrate de duloxétine ont ressenti une réduction de la douleur au cours de la première semaine après avoir commencé avec une dose de 60 mg et cette réduction a été maintenue tout au long des 13 semaines de la phase de traitement de courte durée. La plupart des mesures de l’efficacité complémentaires et secondaires corroborent le critère d’évaluation principal.
Études sur le traitement de l’arthrose
Données démographiques et plan des études : L’efficacité du chlorhydrate de duloxétine dans la prise en charge de la douleur chronique associée à l’arthrose du genou a été établie dans le cadre de deux études randomisées, à double insu, contrôlées par placebo chez 780 patients adultes (âgés de 40 à 92 ans). Pour pouvoir participer à l’étude, les patients devaient répondre aux critères cliniques et radiographiques de l’American College of Rheumatology pour le diagnostic d’arthrose du genou et avoir ressenti une douleur au moins 14 jours par mois au cours des 3 derniers mois avant l’étude. Dans les deux études, l’échelle de Likert à 11 points (0 = pas de douleur; 10 = niveau maximal de la douleur) a été utilisée pour évaluer la gravité de la douleur. Le Western Ontario and McMaster Universities Osteoarthritis Index (WOMAC), l’échelle d’amélioration d’après l’impression globale du patient (PGI-I), les taux de réponse (les patients rapportant une réduction d’au moins 30 % ou 50 % du score moyen de la douleur par rapport au début de l’étude) et le score d’interférence et d’intensité de l’échelle BPI ont servi de paramètres d’évaluation de l’efficacité complémentaires et secondaires.
Les plans de ces études sont résumés au tableau 15.
Tableau 15 : Essais cliniques qui ont établi l’efficacité de chlorhydrate de duloxétine dans la prise en charge de la douleur associée à l’arthrose du genou
| Étude | Plan et durée de l’étude | Nombre de sujets (N) | Âge moyen et écart | Nombre de patients ayant terminé l’étude (%) | Score moyen initial de la douleur (écart-type) et écart | Efficacité primaire (variation moyenne des moindres carrés du score moyen de la douleur à l’échelle BPI ou sur 24 heures) | Différence entre les traitements | |
|---|---|---|---|---|---|---|---|---|
| HMFG | Étude randomisée multicentrique parallèle, à double- insu, à dose flexible, contrôlée par, placebo de 13 semaines | N=256 DLX 60/120 mg q.d.*: 128 Placebo: 128 | Âge moyen= 62, 5 Écart = 40 – 79 ans | DLX=93 (73%) Placebo: 111 (87%) | DLX60/120: 6, 07 (1, 39), Écart 3-10 Placebo: 6, 14 (1, 27), Écart 4-9 | DLX60/120: -2, 29 Placebo: -1, 61 (p= 0, 005) | -0, 68 | |
| HMGL | Étude randomisée multicentrique, parallèle, à double- insu, à dose flexible, contrôlée par, placebo de 10 semaines ; | N=524 DLX 60/120 mg q.d.*: 264 Placebo: 260 | Âge moyen = 61, 0 Écart = 40 – 92 ans | DLX: 189 (72%) Placebo: 199 (76%) | DLX60/120: 6, 27 (1, 41), Écart 2-10 Placebo: 6, 36 (1, 41), Écart 4-10 | DLX60/120: -2, 46 Placebo: -1, 55 (p= <0, 001) | -0, 91 | |
| Étude | Plan et durée de l’étude | Nombre de sujets (N) | Âge moyen et écart | Nombre de patients ayant terminé l’étude (%) | Score moyen initial de la douleur (écart-type) et écart | Efficacité primaire (variation moyenne des moindres carrés du score moyen de la douleur à l’échelle BPI ou sur 24 heures) | Différence entre les traitements | |
| DLX ajoutée à un schéma optimisé d’AINS | ||||||||
* Le groupe de traitement par 60/120 mg q.d. est la population combinée des patients qui sont restés à une dose de 60 mg q.d. ou qui sont passés à une dose de 120 mg q.d.
q.d. = une fois par jour; DLX = duloxétine; BPI= Brief Pain Inventory
Étude HMFG : Dans cette étude à dose flexible de 13 semaines, 256 patients ont été randomisés pour recevoir du chlorhydrate de duloxétine (128 patients; 73% ont achevé l’étude) ou le placebo (128 patients, 87% ont achevé l’étude). Les patients présentaient au départ un score moyen de la douleur de 6 sur une échelle d’évaluation numérique allant de 0 (aucune douleur) à 10 (niveau maximal de douleur). Les patients randomisés pour recevoir du chlorhydrate de duloxétine ont commencé le traitement avec une dose de 30 mg une fois par jour pendant une semaine, puis sont passés à une dose de 60 mg une fois par jour (q.d.). Après 7 semaines de traitement avec 60 mg de chlorhydrate de duloxétine q.d. les patients présentant des réponses sous-optimales au traitement (réduction de la douleur < 30 %) sont passés à une dose de 120 mg pour le reste de l’étude. Les patients ayant répondu au traitement ont continué de prendre 60 mg de chlorhydrate de duloxétine q.d. Pour les analyses de l’efficacité, les données sur les deux doses de chlorhydrate de duloxétine ont été combinées, puis comparées au placebo. Les patients ayant reçu du chlorhydrate de duloxétine 60/120 mg q.d. ont signalé une réduction de la douleur significativement plus importante que ceux sous placebo selon le principal critère d’évaluation de l’efficacité, soit le score de la douleur moyenne sur 24 heures à l’échelle BPI (tableau 15). Les mesures secondaires de l’efficacité corroborent le principal critère d’évaluation.
Étude HMGL : Dans cette étude contrôlée par placebo et à dose flexible de 10 semaines, les patients souffrant de douleur associée à l’arthrose du genou et ayant un soulagement de la douleur inadéquat avec des AINS pendant deux semaines ont reçu du chlorhydrate de duloxétine 60/120 mg/jour ou le placebo. Après un traitement à double insu de 8 semaines, les patients traités par duloxétine ont présenté une réduction de la douleur significativement plus importante que ceux sous placebo selon le score de la douleur moyenne sur 24 heures (principale mesure de l’efficacité). Les résultats des deux critères d’évaluation de l’efficacité de contrôle, soit le Western Ontario and McMaster Universities Osteoarthritis Index (WOMAC) et l’échelle d’amélioration d’après l’impression globale du patient (PGI-I), ont également révélé une amélioration significativement plus importante chez les patients traités par chlorhydrate de duloxétine que chez les patients sous placebo. Les mesures secondaires de l’efficacité (p. ex. échelle BPI) corroborent également le principal critère d’évaluation.
PHARMACOLOGIE DÉTAILLÉE CHEZ LES ANIMAUX
Études de pharmacodynamique
Selon les études non cliniques, la duloxétine possède les propriétés neuropharmacologiques suivantes:
- 1. Elle inhibe fortement et d’une manière relativement équilibrée le captage de la sérotonine (5-HT) et de la noradrénaline (NA) in vitro et plus faiblement le captage de la dopamine.
- 2. Elle a une faible affinité pour un certain nombre de récepteurs neuronaux, y compris ceux qui sont associés à des effets indésirables, tels que les récepteurs cholinergiques, histaminergiques ou α-adrénergiques.
- 3. Elle inhibe le captage de la 5-HT et de la NA ex vivo de même que la déplétion de la 5-HT et de la NA causée par des neurotoxines dépendantes des transporteurs, ce qui démontre le blocage des transporteurs respectifs in vivo.
- 4. Elle augmente les taux extracellulaires de 5-HT et de NA dans des régions du cerveau. Elle a augmenté les taux extracellulaires de dopamine dans le cortex préfrontal, ce qui est compatible avec la régulation des taux extracellulaires de dopamine dans les régions corticales par les processus de captage noradrénergique.
- 5. Elle est active dans des modèles de comportement qui traduisent un rehaussement de la neurotransmission centrale sérotoninergique et noradrénergique ainsi que dans des modèles comportementaux de dépression.
La duloxétine est active dans plusieurs modèles de douleur chronique, à des doses qui correspondent à l’inhibition du captage de la 5-HT et de la NA in vivo. Cette activité est conforme avec le fait connu que la 5-HT et la NA rehaussent les mécanismes d’analgésie endogènes par des voies rachidiennes descendantes d’inhibition de la douleur:
- 1. La duloxétine est un inhibiteur efficace de la seconde phase de l’épreuve de la formaline, de l’épreuve de la capsaïcine, du test des contorsions causées par l’acide acétique, de l’épreuve de la carragénine et des tests basés sur la ligature de nerfs (modèles de Chung et de Seltzer), ce qui reflète des effets analgésiques sur les douleurs neurologiques, inflammatoires et neuropathiques.
- 2. Une pleine efficacité est observée à des doses qui ne nuisent pas aux performances motrices selon l’épreuve de la tige rotatoire.
- 3. Aucun signe de réduction de l’effet n’est apparu à des doses sous-chroniques dans les tests de ligature de nerfs.
L’activité de la duloxétine dans les modèles non cliniques permet donc de penser qu’elle aurait une activité antidépressive et une utilité pour traiter les douleurs persistantes ou chroniques.
Études de pharmaco-innocuité
On a examiné la capacité de la duloxétine à altérer les fonctions cardiovasculaire, rénale, immunitaire, du système nerveux central (SNC) et des muscles lisses ainsi que la motilité gastro-intestinale pour avoir un aperçu des effets pharmacologiques secondaires possibles de ce composé. Le fonctionnement des muscles lisses et du muscle cardiaque n’était pas modifié à des concentrations de 1 nM à 1 microM de duloxétine. A la concentration plasmatique maximale de duloxétine libre qu’on a atteinte cliniquement (90 nM ou 30 ng/ml), la duloxétine n’influait sur aucun des canaux ioniques cardiaques humains étudiés. Des effets cardiovasculaires notables ont été observés aux doses intraveineuses de 2 mg/kg de duloxétine chez des chiens anesthésiés. Le fonctionnement cardiovasculaire n’était pas nettement altéré après l’administration orale de 7 ou 20 mg/kg de duloxétine à des rats conscients. L’administration intraveineuse de doses de 0,4 mg/kg de duloxétine à des chiens anesthésiés a stimulé leur fréquence respiratoire. Chez des chiens conscients, cependant, l’administration intraveineuse (2 mg/kg) ou orale (10 mg/kg) de duloxétine est restée sans effet sur la pression artérielle pulmonaire ou générale et sur la fréquence cardiaque. La duloxétine n’a pas nui au fonctionnement du SNC des souris après l’administration orale de doses aiguës de 3 mg/kg. Par ailleurs, l’administration orale répétée (5 jours) de duloxétine à des souris a produit une tolérance à son activité adrénergique, une réduction de son activité sur le SNC (évaluée d’après le sommeil causé par l’hexobarbital) et une augmentation de ses activités anticonvulsivantes. La motilité gastro-intestinale n’a pas été modifiée par des doses orales allant jusqu’à 30 mg/kg. Une augmentation de l’excrétion de sodium a été le seul effet observé sur la fonction rénale, à la dose de 3 mg/kg. La fonction immunitaire n’a pas été altérée par l’administration orale d’une dose de 130 mg/kg.
En se basant sur les résultats de ces études, on ne s’attend pas à ce que des doses thérapeutiques de duloxétine altèrent nettement les fonctions étudiées (rénale, immunitaire, gastro-intestinale, SNC, muscles lisses). Il semble que les effets pharmacologiques secondaires possibles de la duloxétine aux doses cliniques se limiteraient à une augmentation de la pression pulmonaire, de la résistance vasculaire pulmonaire et de la fréquence respiratoire; ces effets sont attribuables aux activités connues de la noradrénaline et de la sérotonine. Fait à souligner, ces effets n’ont été observés que chez des animaux anesthésiés.
Pharmacocinétique
L’absorption, la distribution, le métabolisme et l’excrétion de la duloxétine ont été évalués de manière approfondie chez la souris, le rat et le chien. Après l’administration d’une dose orale par gavage ou d’une dose quotidienne orale ou alimentaire, la duloxétine est bien absorbée, mais fortement métabolisée chez la souris, le rat et le chien. Le pourcentage de la dose subissant une biotransformation après l’administration orale dépasse 90% pour les trois espèces, et le degré de biotransformation est le plus élevé chez le chien. Après l’administration intraveineuse d’une dose, la duloxétine est aussi fortement métabolisée chez le rat et le chien, environ 75 % à 81 % de la dose circulant sous forme de métabolites. La demi-vie d’élimination de la duloxétine varie de 1,5 heure chez le rat à 4 heures chez le chien après l’administration orale d’une dose. La demi-vie de la matière radioactive est beaucoup plus longue (27 à 122 heures) chez les 3 espèces et reflète l’élimination de plusieurs métabolites. Les fèces sont la principale voie d’élimination chez la souris, le rat et le chien (46% à 77 %), tandis que 14% à 43% de la matière radioactive sont retrouvées dans l’urine. Les voies d’élimination de la matière radioactive sont similaires, que la dose de 14C-duloxétine soit administrée par voie intraveineuse ou orale. Chez des rats ayant une canule dans le canal cholédoque, la majorité de la matière radioactive est excrétée dans la bile, ce qui indique que la matière radioactive éliminée dans les fèces des rats sans canule est due à l’excrétion biliaire et non pas à une mauvaise absorption.
Une grande proportion de la duloxétine est transformée en plusieurs métabolites chez la souris, le rat et le chien. Chez ces trois espèces, les principales voies de biotransformation font intervenir plusieurs oxydations, notamment au niveau de l’anneau naphtyle, suivies d’une conjugaison. Les principaux métabolites chez le chien sont la dihydrodiol-et la cystéinylhydroxyduloxétine. La dihydrodiolduloxétine est retrouvée chez les trois espèces, mais la cystéinylhydroxyduloxétine n’est retrouvée que chez le chien. Les principaux métabolites chez la souris et le rat sont des glucuronides conjugués de la 4-hydroxyduloxétine et de la 6-hydroxyduloxétine et des métabolites de l’acide désaminométhyle. Les métabolites associés à la 5-hydroxyduloxétine ont tendance à prédominer chez le chien.
Selon les études sur la distribution tissulaire, après l’administration d’une dose de 14C-duloxétine, la matière radioactive n’est pas distribuée dans un grand nombre de tissus chez le rat, et les concentrations les plus élevées sont observées dans le foie, le rein, le poumon et le tractus gastro-intestinal. Un faible taux de matière radioactive se retrouve dans le cerveau. La duloxétine est fortement liée aux protéines plasmatiques, ce qui pourrait expliquer en partie sa faible distribution. La duloxétine traverse la barrière placentaire et passe dans le lait des rates qui allaitent. Même si la duloxétine semblait être un inducteur des isoformes CYP1A et CYP2B du cytochrome P450 chez le rat aux fortes doses, les données indiquent un potentiel très faible d’induction du cytochrome P450 chez l’humain.
L’élimination de la duloxétine a été étudiée chez la souris, le rat, le chien et le singe. La duloxétine a été étudiée principalement chez le rat et le chien. Des singes n’ont été utilisés que dans une étude-pilote sur le sort et le métabolisme de la 14C -duloxétine. Les concentrations plasmatiques de duloxétine ont été quantifiées par chromatographie liquide 14C à haute performance (HPLC) avec détection par UV ou fluorescence et par HPLC couplée à la spectrométrie de masse en tandem. La 14C-duloxétine a été synthétisée avec le marqueur radioactif en diverses positions : 14C-alkyl, 14C-naphthyl et 14C au carbone chiral. Le médicament radiomarqué a été administré lors des études de pharmacocinétique, de métabolisme, d’excrétion et de distribution tissulaire. Le métabolisme et l’excrétion de la 14C-duloxétine ont été étudiés chez la souris, le rat, le chien et le singe. La liaison de la 14C-duloxétine aux protéines plasmatiques a été établie dans le plasma de la souris, du rat, du chien et de l’humain. D’autres études ont permis d’examiner le passage de la 14C-duloxétine dans le placenta et son excrétion dans le lait de rates qui allaitent.
TOXICOLOGIE
Études de toxicité aiguë
Les principales constatations faites après l’administration orale d’une dose de duloxétine à des souris, à des rats, à des chiens et à des singes avaient trait au SNC (p. ex. tremblements, convulsions, vomissements, mydriase, ptyalisme et hyperréactivité). Chez le rat et la souris, la dose létale médiane variait de 279 mg/kg à 595 mg/kg. Aucun décès n’est survenu chez les chiens et les singes qui ont reçu une seule dose allant jusqu’à 100 mg/kg, la plus forte dose étudiée.
Après l’administration alimentaire de chlorhydrate de duloxétine pendant 1, 3 ou 6 mois à des rats, des effets toxiques importants sont survenus surtout dans le groupe sous forte dose (0,08 % ou environ 50 mg/kg). Ces effets étaient : réduction du poids corporel moyen, du gain de poids corporel et de la consommation alimentaire, induction modérée des enzymes microsomiques hépatiques associée à une augmentation du poids du foie, et vacuolisation lipidique hépatocellulaire minime à modérée dans la zone médiolobulaire, principalement chez les mâles.
Études de toxicité subaiguë et à long terme
L’administration de 3, 10 ou 30 mg/kg de duloxétine à des chiens pendant 1, 6 ou 12 mois a produit, des signes cliniques liés à la dose au niveau du SNC, y compris une réduction de la consommation alimentaire, des selles anormales, des vomissements et la mydriase, à cause de l’activité pharmacologique du composé. Les vomissements étaient l’effet limitant, car leur fréquence augmentait avec la dose. D’autres constatations avaient rapport au foie (induction d’enzymes microsomiques hépatiques, augmentation du poids du foie, élévation du phosphore des phospholipides du foie et hausse du nombre de lysosomes secondaires) et se limitaient surtout au groupe recevant 30 mg/kg. Les chiens recevant 3 mg/kg n’ont présenté aucun signe indésirable de toxicité.
Autres études de toxicité
La toxicité de la duloxétine administrée par voie intraveineuse a été évaluée chez le rat et le chien. L’administration de duloxétine à des rats Fischer 344 mâles et femelles par une perfusion intraveineuse quotidienne de 1, 5 ou 10 mg/kg pendant 30 minutes a occasionné une irritation excessive aux points d’injection. Une toxicité générale n’a pas été observée lors de l’administration de 1 mg/kg/jour pendant 15 jours. De même, l’administration intraveineuse quotidienne, pendant environ 30 minutes, de 1, 2, 5 ou 5 mg/kg de duloxétine à des beagles pendant une période allant jusqu’à 15 jours n’a provoqué aucun signe de toxicité générale. Une irritation locale aux points d’injection a cependant empêché d’administrer la dose quotidienne de 5 mg/kg pendant plus de 10 jours.
Des études d’antigénicité ont indiqué que l’antigénicité de la duloxétine qui causait une hypersensibilité chez des cobayes se limitait à une anaphylaxie générale active chez les cobayes immunisés avec une haptène couplé à une protéine et conjugué avec un adjuvant. Chez la souris, la duloxétine n’était pas immunogène et ne possédait pas d’antigénicité causant une hypersensibilité. Par conséquent, le risque global que la duloxétine cause des effets indésirables allergiques chez l’humain est considéré comme minime.
Dans les études de dépendance, la duloxétine n’a pas manifesté de potentiel de dépendance chez le singe ni le rat.
On a analysé la toxicité dermique de même que l’irritation dermique et oculaire pour évaluer les risques professionnels de la duloxétine. Chez le lapin, la duloxétine était considérée comme non toxique et très peu irritante quand elle était administrée sur le derme. Elle avait une action corrosive sur l’œil.
Études de cancérogénicité
La duloxétine a été administrée à des rats et à des souris dans leur nourriture, pendant 2 ans. Chez les rats, l’administration alimentaire de doses de duloxétine allant jusqu’à environ 27 mg/kg/jour aux femelles (2,0 fois la dose humaine maximale recommandée [DHMR] en mg/m2 ou environ 36 mg/kg/jour aux mâles (2,6 fois la DHMR en mg/m2 n’a ni augmenté l’incidence des néoplasmes habituels ou inhabituels ni réduit le temps de latence d’un type quelconque de tumeur. Les rats recevant des concentrations alimentaires d’environ 30 mg/kg/jour présentaient des concentrations plasmatiques de duloxétine qui atteignaient de 3,5 à 12 fois les concentrations plasmatiques de patients recevant la DHMR.
Chez les souris femelles recevant la duloxétine à raison d’environ 144 mg/kg/jour (5 fois la DHMR en mg/m2) on a constaté une incidence accrue de carcinomes et d’adénomes hépatocellulaires, mais ils ont été attribués à une induction enzymatique hépatique accompagnée d ‘une vacuolisation et d ‘une hypertrophie centrolobulaire. Les souris recevant des concentrations alimentaires d’environ 144 mg/kg/jour avaient des concentrations plasmatiques de duloxétine qui atteignaient de 3 à 11 fois les concentrations plasmatiques de patients recevant la DHMR. La pertinence clinique de ces données murines est inconnue.
Études de mutagénicité
La duloxétine ne s’est pas révélée mutagène dans une batterie d’études de génotoxicité qui comprenait le test d’Ames de mutation génique chez des bactéries, l’analyse des aberrations chromosomiques des cellules ovariennes de hamsters chinois, le test du lymphome de souris, le test du micronoyau in vivo chez la souris, le test de synthèse non programmée de l’ADN sur hépatocytes de rat et le test d’échange de chromatides sœurs sur cellules ovariennes de hamster chinois in vivo.
Études de reproduction et de tératogénicité
La performance de reproduction n’était pas altérée chez les rats mâles recevant de la duloxétine oralement à des doses allant jusqu’ à 45 mg/kg/jour ou environ 3,3 fois la DHMR en mg/m2 Chez les rates recevant oralement 45 mg/kg/jour de duloxétine (3,3 fois la DHMR en mg/ m2, une toxicité sur la reproduction s’est manifestée par une réduction de la consommation alimentaire et du poids corporel maternels, une perturbation du cycle œstral, une diminution des indices de natalité et de survie des descendants ainsi qu’un ralentissement de la croissance des petits. Dans cette étude de fertilité des femelles, la dose sans effet observé (DSEO) en ce qui concerne la toxicité sur la mère, la reproduction et le développement était de 10 mg/kg/jour (environ 0,7 fois la DHMR en mg/ m2.
Les études sur le développement embryofœtal chez les rats et les lapins n’ont pas mis en évidence de tératogénicité après l’administration orale de doses allant jusqu’à 45 mg/kg/jour (3,3 fois la DHMR en mg/ m2) Dans les études de reproduction du rat, les indices d’accouplement et de fertilité et les paramètres de la reproduction n’ont pas été modifiés par l’administration de doses de duloxétine allant jusqu’à 30 mg/kg/jour (2,2 fois la DHMR en mg/ m2 .Une réduction de la survie des ratons à 1 jour post-partum et une diminution du poids corporel moyen des ratons durant la période d’allaitement sont survenues après l’exposition des mères à 30 mg/kg/jour (2,2 fois la DHMR en mg/m2. Une augmentation de la réactivité a été observée chez les ratons après l’exposition des mères à 10 et 30 mg/kg/jour (0,7 et 2,2 fois la DHMR en mg/ m2 respectivement). La croissance et la performance de reproduction des descendants n’ont pas été altérées par le traitement maternel par la duloxétine.
RÉFÉRENCES
- 1. Alaka KJ, Noble W, Montejo A, et al. 2014. Efficacy and safety of duloxetine in the treatment of older adult patients with generalized anxiety disorder: a randomized, doubleblind, placebo-controlled trial. Int J Geriatr Psychiatry. 2014. Article d’abord publié en ligne : 20 février 2014; DOI : 10.1002/gps.4088
- 2. Allgulander C, Hartford J, Russell J, et al. 2007. Pharmacotherapy of generalized anxiety disorder: results of duloxétine treatment from a pooled analysis of 3 clinical trials. Current Medical Research and Opinion 2007;23(6);1245–1252.
- 3. Bingefors K, Isacson D, von Knorring L, Smedby B, et al. Antidepressant-treated patients in ambulatory care. Long-term use of non-psychotropic and psychotropic drugs. Br J Psychiatry 1996;168:292-298.
- 4. Brunner H, Gross F. 1979. Cardiovascular Pharmacology: Report of the Main Working Party. Pharmacol Ther 1979;5:63-97.
- 5. Bymaster F, Dreshfield-Ahmad L. Threlkeld P, Shaw J, et al. Comparative affinity of duloxetine and venlafaxine for serotonin and norepinephrine transporters in vitro and in vivo, Human Serotonin Receptor Subtypes, and Other Neuronal Receptors. Neuropsychopharmacol 2001;25:871-880.
- 6. Chappell A, Ossanna M, Liu-Seifert H, et al. Duloxetine, a centrally acting analgesic, in the treatment of patients with osteoarthritis knee pain: a 13week, randomized, placebo-controlled trial. Pain 2009;146:253-260.
- 7. Chappell A, Desaiah D, Liu-Seifert H, et al. 2011. A double-blind, randomized, placebo-controlled study of the efficacy and safety of duloxetine for the treatment of chronic pain due to osteoarthritis of the knee. Pain Pract 11:33-41.
- 8. Davidson J, Wittchen H, Llorca P, et al. 2008. Duloxetine treatment for relapse prevention in adults with Generalized Anxiety Disorder: A 26-week, randomized, placebo-controlled, double-blind study. European Neuropsychopharmacol 2008;18:673–681.
- 9. Detke M, Wiltse C, Mallinckrodt C, McNamara R, et al. Duloxetine in the acute and long-term treatment of major depressive disorder: a placebo- and paroxetine-controlled trial. Neuropsychopharmacol 2004;14:457-470.
- 10. Detke M, Lu Y, Goldstein D, Hayes J, et al. Duloxetine, 60 mg once daily, for major depressive disorder: a randomized double-blind placebo-controlled trial. J Clin Psychiatry 2002;63:308-315.
- 11. Detke M, Lu Y, Goldstein D, McNamara R et al. Duloxetine, 60 mg once daily dosing versus placebo in the acute treatment of major depression. J Psychiatr Res 2002; 36:383-390.
- 12. Dunner D, Goldstein D, Mallinckrodt C, Lu Y, et al. Duloxetine in treatment of anxiety symptoms associated with depression. Depress Anxiety 2003;18:53-61.
- 13. Endicott J, Russell J, Raskin J, et al. 2007. Duloxetine treatment for role functioning improvement in generalized anxiety disorder: Three independent studies. J Clin Psychiatry 2007;68:518-524.
- 14. Fava M. Somatic Symptoms, Depression, and Antidepressant Treatment. J Clin Psychiatry 2002;63:305-307.
- 15. Feighner J, Cohn J, Fabre L Jr, Fieve R, et al. A study comparing paroxetine, placebo and imipramine in depressed patients. J Affect Disord 1993;28:71-79.
- 16. Frakes E, Risser R, Ball TD, et al. 2011. Duloxetine added to oral nonsteroidal anti-inflammatory drugs for treatment of knee pain due to osteoarthritis: Results of a randomized, double- blind, placebo-controlled trial. Current Med Res Opinion 2011;27:2361-2372.
- 17. Fuglum E. Rosenberg C. Damsbo N. Stage K. Lauritzen L. Bech P. and Danish University Antidepressant Group. 1996. Screening and treating depressed patients. A comparison of two controlled citalopram trials across treatment settings: hospitalized patients versus patients treated by their family doctors. Acta Psychiatr Scand 1996;94:18-25.
- 18. Garattini S, Valzelli L. 1965. Serotonin. New York (NY): American Elsevier Publishing Company Inc. 1965; pp. 103-136 and 181-182.
- 19. Goldstein D, Mallinckrodt C, Lu Y, Demitrack M. Duloxetine in the treatment of major depressive disorder: a double-blind clinical trial. J Clin Psychiatry 2002;63:225-231.
- 20. Goldstein D, Lu Y, Detke M, Hudson J, et al. Effects of duloxetine on painful physical symptoms associated with depression. Psychosomatics 2004;45:17-28.
- 21. Goldstein D, Lu Y, Detke M, Wiltse C, Mallinckriodt C, Demitrack MA. 2004. Duloxetine in the treatment of depression: a double-blind, placebo-controlled comparison with paroxetine. J Clin Psychopharmacol 2004;24:389-399.
- 22. Goldstein D, Lu Y, Detke M, Lee T, et al. Duloxetine versus placebo in patients with painful diabetic neuropathy. Pain 2005;116:109-118.
- 23. Hartford J, Kornstein S, Liebowitz M, et al. 2007. Duloxetine as an SNRI treatment for generalized anxiety disorder: results from a placebo and active-controlled trial. Int Clin Psychopharmacol 2007;22:167–174.
- 24. Koponen H, Allgulander C, Erickson J, et al. 2007. Efficacy of duloxetine for the treatment of generalized Anxiety Disorder: Implications for Primary Care Physicians. J Clin Psychiatry 2007;9:100-107.
- 25. Kroenke K, Price R. Symptoms in the community. Arch Intern Med 1993;153:2474-2480.
- 26. Lehmann H, Fenton F, Deutsch M, Feldman S, et al. An 11-year follow-up study of 110 patients. Acta Psychiatr Scand 1988;78:57-65.
- 27. Lopez-Ibor J. Guelfi J. Pletan Y. Tournoux A. et al. Milnacipran and selective serotonin reuptake inhibitors in major depression. Int Clin Psychopharmacol 1996;11:41-46.
- 28. Mallinckrodt C, Goldstein D, Detke M, et al. Duloxetine: A new treatment for the emotional and physical symptoms of depression. Primary Care Companion. J Clin Psychiatry 2003;5:19-28.
- 29. Nemeroff C, Schatzberg A, Goldstein D, et al. Duloxetine for the treatment of major depressive disorder. Psychopharmacol Bull 2002;36:106-132.
- 30. Paykel E, Ramana, R, Cooper Z, et al. Residual symptoms after partial remission: An important outcome in depression. Psychological Med 1995;25:1171-1180.
- 31. Perahia D, Gilaberte I, Wang F, Wiltse C, et al. 2006. Duloxetine in the prevention of relapse of major depressive disorder. Br J Psychiatry 2006;188:346-353.
- 32. Perahia D, Maina G, Thase M, Spann M, Wang F, Walker D, Detke M. 2009. Duloxetine in the Prevention of Depressive Recurrences: A Randomized, Double-blind, Placebo-controlled Trial. J Clin Psychiatry. 2009;70(5):706-716.
- 33. Physicians’ Desk Reference, 55th edition. 2001. Montvale (NJ): Medical Economics Company.
- 34. Raskin J, Goldstein D, Mallinckrodt C, Ferguson M. Duloxetine in the long-term treatment of Major Depressive Disorder. J Clin Psychiatry 2003;64:1237-1244.
- 35. Raskin J, Smith T, Wong K, et al. Duloxetine versus routine care in the long-term management of Diabetic Peripheral Neuropathic Pain. J Palliat Med 2006;9:29-40.
- 36. Raskin J, Pritchett Y, Wang F, et al. A double-blind, randomized, multicenter trial comparing duloxetine with placebo in the management of Diabetic Peripheral Neuropathic Pain. Pain Med 2005;6:346-356.
- 37. Russell J, Weisberg R, Fava M, et al. 2007. Efficacy of duloxetine in the treatment of generalized anxiety disorder in patients with clinically significant pain symptoms. Depress Anxiety 2007;0:1-11.
- 38. Rynn M, Russell J, Erickson J, et al. 2007. Efficacy and safety of duloxetine in the treatment of generalized anxiety disorder: a flexible-dose, progressive-titration, placebo-controlled trial. Depress Anxiety 2007;0:1-8.
- 39. Sheehan D. Venlafaxine extended release (XR) in the treatment of generalized anxiety disorder. J Clin Psychiatry 1999;60:23-28.
- 40. Simon G, VonKorff M, Piccinelli M, et al. A international study of the relation between somatic symptoms and depression. N Engl J Med 1999;341: 1329-35.
- 41. Skljarevski V, Desaiah D, Liu-Seifert H, Zhang Q, Chappell A, Detke M, Atkinson J, Backonja M. Efficacy and Safety of Duloxetine in Patients With Chronic Low Back Pain. Spine. 2010; 35(13):E578-E585.
- 42. Skljarevski V, Ossanna M, Liu-Seifert H, et al. A double-blind, randomized trial of duloxetine versus placebo in the management of chronic low back pain. Eur J Neurol. 2009;16:1041-1048.
- 43. Skljarevski V, Zhang S, Desaiah D et al. 2010. Duloxetine versus placebo in patients with chronic low back pain: A 12-week, fixed-dose, randomized, double-blind trial. J of Pain 2010; 11(12):1282-1290.
- 44. Steffens D, Krishnan K, Helms M. Are SSRIs better than TCAs? Comparisons of SSRIs and TCAs: a meta-analysis. Depress Anxiety 1997;6:10-18.
- 45. Stahl S. The psychopharmacology of painful physical symptoms in depression. J Clin Psychiatry 2002;63:382-383.
- 46. Thase M, Entsuah R, Rudolph R. Remission rates during treatment with venlafaxine or selective serotonin reuptake inhibitors. Br J Psychiatry 2001;178:234-241.
- 47. Tignol J, Stoker M, Dunbar G. Paroxetine in the treatment of melancholia and severe depression. Int Clin Psychopharmacol 1992;7:91-94.
- 48. Tran P, Bymaster F, McNamara R, Potter W. Dual Monoamine Modulation for Improved Treatment of Major Depressive Disorder. J Clin Psychopharmacol 2003;13:1-9.
- 49. Weiner N. 1985. Norepinephrine, Epinephrine, and the Sympathomimetic Amines. Goodman and Gilman’s The Pharmacological Basis of Therapeutics, 7th Edition. MacMillan Publishing Company (New York) 1985; pp.145-180.
- 50. Wernicke J, Pritchett Y, D’Souza D, et al. A randomized controlled trial of duloxetine in diabetic peripheral neuropathic pain. Neurology 2006;67:1411-20.
- 51. Whitmyer V, Dunner D, Kornstein S, et al. 2007. A comparison of initial duloxetine dosing strategies in patients with major depressive disorder. J Clin Psychiatry 2007;68:1921-1930.
- 52. [WHO]. 1996. The global burden of disease: a comprehensive assessment of mortality and disability from diseases, injuries, and risk factors in 1990 and projected in 2020 (summary). Murray CJL, Lopez AD, editors. Boston (MA): Harvard School for Public Health.
- 52. Wong DT, Bymaster FP. 2002. Dual Serotonin and Noradrenaline Uptake Inhibitor Class of Anti-Depressants-Potential for Greater Efficacy or Just Hype? Prog Drug Res 59:169-222.
- 53.
PrCYMBALTAMD Monographie de produit, Eli Lilly Canada inc., date de révision : 23 février 2016, numéro de contrôle : 189744.
LISEZ CE DOCUMENT POUR ASSURER UNE UTILISATION SÉCURITAIRE ET
EFFICACE DE VOTRE MÉDICAMENT
PrDom-DULOXETINE
Capsules de duloxétine à libération retardée, Norme maison
Duloxétine (chlorhydrate de duloxétine)
Lisez attentivement ce qui suit avant de commencer à prendre Dom-DULOXETINE et à chaque renouvellement de prescription. L’information présentée ici est un résumé et ne couvre pas tout. Parlez de votre état de santé et de votre traitement à votre professionnel de la santé et demandez-lui s’il possède de nouveaux renseignements au sujet de Dom-DULOXETINE.
Pourquoi Dom-DULOXETINE est-il utilisé?
- Lombalgie (douleur lombaire) chronique (persistante)
- Douleur chronique (persistante) associée à l’arthrose du genou
Douleur associée à la neuropathie diabétique :
- sensations de brûlure, de douleur lancinante, de picotement, d’élancement, de douleur permanente ou de choc électrique
- la douleur peut être causée par le toucher, le froid, le chaud ou la pression
- une perte de sensation est possible dans la région touchée
Dépression :
- tristesse, agitation, irritabilité, fatigue
- changement d’appétit ou de poids, difficulté à se concentrer ou à dormir, maux de tête ou maux et douleurs inexpliqués
- Anxiété généralisée : anxiété et inquiétude excessives
Comment Dom-DULOXETINE agit-il?
Dom-DULOXETINE appartient à une classe de médicaments appelés « inhibiteurs du recaptage de la sérotonine et de la noradrénaline » (IRSN). Dom-DULOXETINE augmente l’activité de deux messagers chimiques (la sérotonine et la noradrénaline) produits par l’organisme dans le cerveau et d’autres parties du corps.
Dépression et anxiété
La dépression et l’anxiété sont des maladies mentales qui peuvent apparaître en cas de déséquilibre de certains messagers chimiques, comme la sérotonine et la noradrénaline, dans le cerveau. Dom-DULOXETINE contribue à corriger ce déséquilibre et aide ainsi à soulager les symptômes émotionnels et physiques de la dépression et de l’anxiété.
Il est possible que vous remarquiez une atténuation des symptômes de dépression ou d’anxiété dans un délai de 1 à 4 semaines après le début du traitement par Dom-DULOXETINE.
Douleur associée à la neuropathie diabétique, à l’arthrose du genou ou à la lombalgie chronique
Dom-DULOXETINE augmente les taux de sérotonine et de noradrénaline, ce qui aide à atténuer la douleur chez les personnes atteintes de ces affections.
Il est possible que vous remarquiez une atténuation de vos symptômes de douleur dès la première semaine de votre traitement par Dom-DULOXETINE.
Quels sont les ingrédients de Dom-DULOXETINE?
Ingrédients médicinaux : chlorhydrate de duloxétine
Ingrédients non médicinaux : Citrate d’éthyle, dioxyde de silice colloïdal, dioxyde de titanium, Eudragit, FD&C bleu n°2, gélatine, gomme-laque, hypromellose, oxyde de fer jaune, Plasacryl, propylène glycol, sphères de sucre, sucrose et du talc. Les comprimés de 30 mg contiennent aussi du l’hydroxyde de potassium et de l’oxyde de fer noir. Les comprimés de 60 mg contiennent aussi de l’hydroxyde de sodium et du povidone.
Dom-DULOXETINE est offert sous les formes posologiques qui suivent : Capsules à libération retardée de 30 mg et 60 mg.
Ne prenez pas Dom-DULOXETINE si :
- vous avez moins de 18 ans;
- vous êtes allergique à l’un des ingrédients de Dom-DULOXETINE (veuillez-vous reporter à la section « Quels sont les ingrédients de Dom-DULOXETINE » ci-dessus);
- vous souffrez d’insuffisance hépatique (trouble du foie). On parle de trouble du foie quand le foie ne peut pas effectuer ses fonctions habituelles;
- vous souffrez d’une maladie rénale grave;
- vous souffrez d’une maladie oculaire appelée « glaucome à angle fermé non contrôlé »;
vous prenez ou avez cessé de prendre au cours des 14 derniers jours :
- des inhibiteurs de la monoamine-oxydase (IMAO) tels que de la phénelzine ou du moclobémide pour traiter une dépression;
- du linézolide pour traiter une infection;
- vous avez été exposé au cours des 14 derniers jours au bleu de méthylène, un colorant utilisé en chirurgie;
- vous avez pris ou prenez actuellement de la thioridazine pour traiter une psychose (maladie mentale grave);
- vous prenez un médicament contre la dépression tel que la fluvoxamine, un inhibiteur puissant du CYP1A2;
- vous prenez certains antibiotiques comme la ciprofloxacine et l’énoxacine.
Consultez votre professionnel de la santé avant de prendre Dom-DULOXETINE, afin de réduire la possibilité d’effets indésirables et pour assurer la bonne utilisation du médicament.
Mentionnez à votre professionnel de la santé tous vos problèmes de santé, notamment si :
- vous souffrez ou avez des antécédents de problèmes de foie ou de rein, de problèmes cardiaques, de diabète ou de crises convulsives;
- vous souffrez d’hypertension artérielle (haute pression). Dom-DULOXETINE peut causer une augmentation de la pression artérielle;
- vous avez un faible taux de sodium dans le sang;
- vous êtes enceinte, planifiez une grossesse ou allaitez;
- vous consommez de l’alcool ou des drogues illicites; une consommation importante d’alcool pendant un traitement par Dom-DULOXETINE peut entraîner de graves problèmes du foie et la mort;
- vous êtes allergique à un quelconque médicament;
- vous avez un trouble qui vous prédispose aux saignements ou avez un faible taux de plaquettes (un type de globules sanguins);
- vous avez un glaucome ou une augmentation de la pression dans les yeux;
- vous avez de la difficulté à uriner;
vous avez un trouble héréditaire rare qui fait en sorte qu’il vous est déconseillé de consommer du sucre. Dom-DULOXETINE contient du saccharose, un type de sucre. Les troubles en question sont les suivants :
- intolérance au fructose;
- malabsorption du glucose-galactose;
- déficit en sucrose-isomaltase.
Autres mises en garde à connaître
Capacité de conduire et d’utiliser des machines :
Il se peut que Dom-DULOXETINE provoque des étourdissements ou de la fatigue, surtout au tout début du traitement ou après une augmentation de la dose. Après avoir pris Dom-DULOXETINE, attendez de voir comment vous vous sentez avant de prendre le volant ou d’utiliser des machines.
Changements dans le comportement et les sentiments, pensées ou actions suicidaires :
Le traitement par ce type de médicaments est plus sûr et plus efficace lorsqu’il y a une bonne communication entre vous et votre professionnel de la santé à propos de ce que vous ressentez. Il peut vous être utile de dire à un membre de votre famille ou à un ami proche que vous êtes déprimé ou que vous souffrez d’un trouble d’anxiété. Vous pourriez lui demander s’il pense que votre état s’aggrave, ou s’il s’inquiète de changements dans votre comportement.
Au début d’un traitement par un médicament comme Dom-DULOXETINE ou quand la dose est ajustée, certains patients peuvent se sentir plus mal au lieu de se sentir mieux. Par exemple, il peut y avoir aggravation des sentiments d’anxiété, d’agitation, d’hostilité, d’agressivité et d’impulsivité. Vous pourriez avoir le sentiment de n’être plus vous-même ou d’avoir moins d’inhibition. Vous pourriez penser à vous faire du mal ou à faire du mal à d’autres, et avoir des idées et des gestes suicidaires surtout si vous avez déjà eu de telles pensées auparavant. Ces changements de comportement et de sentiments peuvent se manifester chez les patients de tout âge traités par Dom-DULOXETINE. L’apparition ou l’aggravation des idées et des gestes suicidaires sont plus susceptibles de se produire si vous avez entre 18 et 24 ans. Si cela vous arrive, consultez immédiatement un médecin. NE décidez PAS de votre propre chef d’interrompre la prise de Dom-DULOXETINE.
Effets sur la grossesse et les nouveau-nés :
Si vous êtes enceinte ou le devenez pendant votre traitement par Dom-DULOXETINE, parlez des risques et des avantages des diverses options de traitement avec votre professionnel de la santé. Il est très important de continuer à prendre Dom-DULOXETINE, sauf avis contraire de la part de votre professionnel de la santé.
Certains nouveau-nés dont la mère avait pris, durant la grossesse (et plus particulièrement au cours du dernier trimestre), un médicament de la même classe que Dom-DULOXETINE ont présenté des complications à la naissance.
Certains nouveau-nés :
- ont nécessité une assistance respiratoire, une alimentation par sonde et une hospitalisation prolongée;
- avaient des difficultés à s’alimenter ou à respirer, des crises convulsives, les muscles tendus ou trop relâchés, ou étaient en proie à une agitation et à des pleurs continuels.
Normalement, ces symptômes disparaissent avec le temps, mais si votre bébé présente l’un de ces symptômes, communiquez dès que possible avec votre professionnel de la santé.
Risque de fracture :
Vous devez informer votre médecin si :
- vous êtes une personne âgée et avez récemment subi une fracture; ou
- vous avez appris que vous souffrez d’ostéoporose ou que vous présentez des facteurs de risque d’ostéoporose.
La prise de Dom-DULOXETINE peut augmenter votre risque de fracture. Cela est particulièrement vrai au tout début et peu après l’arrêt du traitement. Faites preuve d’une grande prudence afin d’éviter les chutes, particulièrement si vous êtes étourdi ou si vous souffrez d’hypotension.
Syndrome sérotoninergique/syndrome malin des neuroleptiques (SMN) :
Il s’agit d’un effet secondaire rare de la classe de médicaments à laquelle appartient Dom-DULOXETINE. Ce syndrome peut mettre votre vie en danger et même s’avérer mortel. Il peut causer des perturbations graves du fonctionnement du cerveau, des muscles, de l’appareil digestif et du système nerveux. Cette réaction est plus susceptible de se produire si vous prenez Dom-DULOXETINE conjointement avec certains autres médicaments. Veuillez-vous reporter à l’encadré ci-après intitulé « Effets secondaires graves et mesure à prendre ».
Informez votre professionnel de la santé de tous les produits de santé que vous prenez : médicaments; vitamines; minéraux; suppléments naturels; produits de médecine douce; etc.
Les produits qui suivent pourraient être associés à des interactions médicamenteuses avec Dom-DULOXETINE :
- Inhibiteurs de la monoamine-oxydase (IMAO) tels que phénelzine et moclobémide, médicaments utilisés dans le traitement de la dépression
- Linézolide, un antibiotique
- Bleu de méthylène, un colorant utilisé en chirurgie
- Thioridazine, un médicament servant au traitement de la psychose (maladie mentale grave)
- Certains antibiotiques, comme la ciprofloxacine et l’énoxacine
Autres médicaments utilisés dans le traitement de la dépression :
- inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) et inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) comme la fluoxétine, la venlafaxine et la paroxétine
- antidépresseurs tricycliques comme l’amitriptyline et la désipramine
- inhibiteurs puissants du CYP1A2 comme la fluvoxamine
- Médicaments utilisés dans le traitement de la schizophrénie comme l’olanzapine et la rispéridone
- Médicaments utilisés dans le traitement du trouble bipolaire comme le lithium
Médicaments qui pourraient avoir un effet sur la coagulation et l’éclaircissement du sang :
- anticoagulants oraux comme la warfarine et le dabigatran
- acide acétylsalicylique ou AAS
- anti-inflammatoires non stéroïdiens (AINS) pour le traitement de la douleur et de la fièvre comme l’ibuprofène et le naproxène
- Certains médicaments utilisés dans le traitement des patients souffrant d’irrégularité du rythme cardiaque comme le flecaïnide et l’encaïnide
Certains médicaments qui ont un effet sur la sérotonine, un messager chimique :
- lithium
- médicaments contenant du tryptophane, utilisés pour traiter le trouble bipolaire
- millepertuis (Hypericum perforatum), un produit à base d’herbes médicinales souvent utilisé dans le traitement de la dépression
- triptans, classe de médicaments parmi lesquels figurent le sumatriptan et le rizatriptan utilisés pour traiter la migraine
- Certains médicaments appartenant à la classe des opioïdes comme le fentanyl, le tramadol, le tapentadol, la mépéridine, la méthadone et la pentazocine
- Certains médicaments utilisés dans le traitement de la toux comme le dextrométhorphane (un sirop contre la toux)
En général, il faut limiter la consommation d’alcool à un minimum pendant un traitement par Dom-DULOXETINE.
Comment prendre Dom-DULOXETINE :
- Une fois par jour, à peu près à la même heure tous les jours.
- Avaler les capsules entières avec de l’eau.
- Prendre Dom-DULOXETINE avec ou sans aliments, bien qu’au début du traitement, les aliments puissent aider à réduire les nausées.
- Prendre ce médicament tel qu’il vous a été prescrit. NE PAS en donner à une autre personne, car elle pourrait ressentir des effets indésirables pouvant être graves.
- NE PAS mâcher, écraser ou ouvrir les capsules ni saupoudrer le contenu sur les aliments ou le mélanger à des liquides.
- Si vous ouvrez ou brisez accidentellement une capsule, évitez tout contact avec la poudre et lavez les résidus de poudre dès que possible avec de l’eau. Si la poudre entre en contact avec vos yeux, rincez-les immédiatement avec de l’eau et communiquez avec votre professionnel de la santé.
Dose habituelle :
La dose habituelle chez l’adulte est de 60 mg une fois par jour.
Patients âgés souffrant de trouble d’anxiété généralisée :
La dose initiale est de 30 mg une fois par jour. Après deux semaines, il se peut que votre professionnel de la santé augmente la dose à 60 mg une fois par jour.
Votre professionnel de la santé modifiera peut-être votre dose durant votre traitement. N’augmentez jamais la quantité de Dom-DULOXETINE que vous prenez à moins que votre professionnel de la santé ne vous le demande.
Votre traitement par Dom-DULOXETINE devrait durer plusieurs mois ou plus, selon les directives de votre professionnel de la santé.
Arrêt du traitement :
N’arrêtez PAS de prendre Dom-DULOXETINE sans en avoir parlé avec votre professionnel de la santé. Vous éviterez peut-être ainsi les symptômes liés à l’arrêt du traitement. Suivez les directives de votre professionnel de la santé, qui vous recommandera possiblement de réduire graduellement la dose que vous prenez.
Patients traités pour la douleur d’origine neurologique causée par le diabète :
Continuez à voir votre professionnel de la santé régulièrement pour la prise en charge adéquate de votre diabète, ce qui vous permettra de maîtriser votre glycémie et d’éviter d’autres lésions nerveuses. Il est important que vous continuiez à faire votre examen des pieds tous les jours.
Surdosage :
Si vous croyez avoir pris trop de Dom-DULOXETINE, communiquez immédiatement avec votre professionnel de la santé, le service des urgences d’un hôpital ou votre centre antipoison régional, même en l’absence de symptômes.
Dose oubliée :
Si vous avez raté de quelques heures la prise de Dom-DULOXETINE, prenez la dose omise dès que vous constatez votre oubli. Si presque toute la journée s’est écoulée, attendez votre prochaine dose et essayez de ne pas oublier d’autres doses. Ne prenez pas 2 doses à la fois pour compenser votre oubli.
Quels sont les effets secondaires qui pourraient être associés à Dom-DULOXETINE?
En prenant Dom-DULOXETINE, vous pourriez ressentir d’autres effets secondaires que ceux qui figurent sur cette liste. Si c’est le cas, communiquez avec votre professionnel de la santé.
Les effets indésirables sont légers et passagers dans la plupart des cas; cependant, certains d’entre eux peuvent être graves.
Les effets secondaires les plus couramment signalés après l’administration de Dom-DULOXETINE sont les suivants :
- Constipation
- Diarrhée
- Étourdissements
- Sécheresse buccale
- Dysfonction érectile (difficulté d’obtenir ou de maintenir une érection)
- Fatigue
- Maux de tête
- Insomnie (difficulté à s’endormir et/ou à rester endormi)
- Diminution de l’appétit
- Augmentation de la transpiration
- Nausées
- Douleurs abdominales
- Somnolence
- Vomissements
Il a été démontré que ces effets secondaires diminuent avec un traitement continu.
Communiquez avec votre professionnel de la santé si :
- l’un des effets secondaires susmentionnés vous nuit gravement;
- vous ressentez d’autres effets secondaires non mentionnés.
Certains des effets secondaires susmentionnés peuvent être liés à la dose que vous prenez. Votre professionnel de la santé déterminera s’il convient de la modifier.
Ce médicament risque d’accentuer la baisse du désir, de la performance et de la satisfaction sur le plan sexuel que peuvent déjà provoquer la dépression et l’anxiété.
Des symptômes peuvent aussi être liés à l’arrêt du traitement par Dom-DULOXETINE :
- Anxiété
- Diarrhée
- Étourdissements
- Fatigue
- Maux de tête
- Insomnie
- Irritabilité
- Douleurs musculaires
- Nausées
- Sensations anormales d’engourdissement, de picotement, de brûlure ou de fourmillement
- Cauchemars
- Somnolence
- Transpiration abondante
- Vertige (sensation de tournoyer en restant immobile)
- Vomissements
Ces symptômes disparaissent habituellement sans qu’un traitement soit nécessaire. Dites-le immédiatement à votre professionnel de la santé si vous avez l’un de ces symptômes ou tout autre symptôme.
| Effets secondaires graves et mesure à prendre | |||
|---|---|---|---|
| Symptôme ou effet | Communiquez avec votre professionnel de la santé | ||
| Si l’effet est sévère uniquement | Dans tous les cas | Cessez de prendre le médicament et consultez un médecin immédiatement | |
| RARE | |||
| Réactions allergiques : éruptions cutanées ou urticaire seulement | √ | ||
| Réaction allergique grave : éruption cutanée, urticaire, démangeaisons, enflure du visage, des lèvres, de la langue ou de la gorge, difficulté à avaler ou à respire | √ | ||
Changements dans le comportement et les sentiments, pensées ou actions suicidaires : colère, agressivité, anxiété, agitation, hostilité ou impulsivité. Comportement violent ou suicidaire ou pensées qui incitent à se faire du mal ou à faire du mal aux autres. Sentiment de ne plus être soi-même ou de désinhibition | √ | ||
| Glaucome : augmentation de la pression dans les yeux, douleur aux yeux et vue brouillée | √ | ||
| Hallucinations : perception d’images ou de sons qui ne sont pas réels | √ | ||
| Manies : comportements hyperactifs et fuites des idées | √ | ||
| Problèmes de débit urinaire | √ | ||
| Convulsions : perte de connaissance et tremblements incontrôlables (« crise ») | √ | ||
| TRÈS RARE | |||
| Acathisie : nervosité, incapacité à rester assis ou debout | √ | ||
Hémorragie gastro-intestinale (saignement dans l’estomac, l’intestin grêle ou le gros intestin) : présence de sang dans les selles, selles noires, présence de sang dans la vomissure | √ | ||
Hyponatrémie (faible taux de sodium dans le sang) : maux de tête, fatigue, faiblesse, confusion, altération de la mémoire, en plus de douleur, raideur ou mauvaise coordination des muscles | √ | ||
| Trouble du foie : jaunissement de la peau ou des yeux, urine foncée, douleurs abdominales, nausées, vomissements, manque | |||
| Effets secondaires graves et mesure à prendre | |||
| Symptôme ou effet | Communiquez avec votre professionnel de la santé |
|---|
| Si l’effet est sévère uniquement | Dans tous les cas | Cessez de prendre le médicament et consultez un médecin immédiatement | |
|---|---|---|---|
| d’appétit | √ | ||
Syndrome sérotoninergique et syndrome malin des neuroleptiques (SMN) : (la plupart ou tous les symptômes suivants) forte fièvre, transpiration, frissons, diarrhée, nausées, vomissements, secousses, constrictions et raideurs musculaires, réflexes hyperactifs, perte de coordination, battements de cœur rapides, changements dans la pression artérielle, confusion, hallucinations, nervosité, agitation extrême pouvant progresser vers une perte de connaissance et le coma | √ | ||
| INCONNU | |||
Érythème multiforme (réaction cutanée grave) : (n’importe quelle combinaison de ces symptômes) démangeaisons, éruption cutanée, rougeurs, vésication (apparition de bulles) et desquamation de la peau et/ou des lèvres, des yeux, de la bouche, des voies nasales et des parties génitales, accompagnées de fièvre, de frissons, de maux de tête, de toux, de douleurs corporelles ou de douleurs articulaires | √ | ||
| Augmentation du taux de sucre dans le sang : besoin très fréquent d’uriner, sensation de soif et de faim | √ | ||
| Faible taux de plaquettes (un type de globules sanguins) : bleus, saignements, fatigue et faiblesse | √ | ||
| Syndrome de Stevens-Johnson (réaction cutanée grave) : fièvre, mal de gorge, toux, yeux qui brûlent puis enflure du visage et de la langue, urticaire, douleurs, éruption cutanée, vésication (apparition de bulles) et desquamation de la peau et/ou de la bouche, du nez et des yeux | √ | ||
En cas de symptôme ou de malaise pénible non mentionné dans le présent document ou d’aggravation d’un symptôme ou d’un malaise vous empêchant de vaquer à vos occupations quotidiennes, parlez-en à votre professionnel de la santé.
Signalement des effets secondaires
Vous pouvez contribuer à l’amélioration de l’utilisation sécuritaire des produits de santé pour les Canadiens en signalant tout effet secondaire grave ou imprévu à Santé Canada. Votre déclaration peut nous permettre d’identifier des nouveaux effets secondaires et de changer les renseignements liés à l'innocuité des produits.
3 façons de signaler :
- Faire une déclaration en ligne au MedEffetMC (http://hc-sc.gc.ca/dhp-mps/medeff/index-eng.php);
- Téléphoner au numéro sans frais 1-866-234-2345; ou
Envoyer un formulaire de déclaration des effets secondaires du consommateur:
- Numéro de télécopieur sans frais 1-866-678-6789
Adresse postale : Programme Canada Vigilance
Santé Canada,
Indice de l’adresse : 0701E
Ottawa (Ontario)
K1A 0K9
Des étiquettes d’adresse prépayées et le formulaire sont disponibles sur le site Web de MedEffetMC
(http://hc-sc.gc.ca/dhp-mps/medeff/index-eng.php).
REMARQUE : Consultez votre professionnel de la santé si vous avez besoin de renseignements sur le traitement des effets secondaires. Le Programme Canada Vigilance ne donne pas de conseils médicaux.
Conservation :
- Garder hors de la portée et de la vue des enfants.
- Conserver les capsules dans leur emballage d’origine.
- Conserver à la température ambiante (15 à 30 °C).
- Utiliser les capsules avant la date d’expiration de la boite. Ne PAS utiliser les capsules après la date d’expiration.
- Retourner les médicaments et les restes de médicaments expirés chez votre pharmacien.
Pour en savoir davantage au sujet de Dom-DULOXETINE :
- Parler avec votre pharmacien
- On peut trouver la monographie complète du produit, qui a été préparé pour votre professionnel de la santé incluant les renseignement pour les patients du médicament en visitant le site de Santé Canada (http://hc-sc.gc.ca/index-eng.php), ou en appelant le promoteur au 1-888-550-6060.
Ce dépliant a été rédigé par
Dominion Pharmacal
Montréal Canada
H4P 2T4
Dernière révision : 29 avril 2016