


Monographie de produit - Epiject I.V.
ACTION ET PHARMACOLOGIE CLINIQUE
EPIVAL (divalproex de sodium) a des propriétés anticonvulsivantes et est apparenté chimiquement à l'acide valproïque. EPIVAL se dissocie en ion valproate dans le tractus gastro-intestinal. Son mécanisme d'action demeure inconnu, mais on croit que son activité dans l'épilepsie est liée à l'élévation des concentrations encéphaliques d'acide gamma-aminobutyrique (GABA). On ignore l'effet produit sur la membrane neuronale.
PHARMACOCINÉTIQUE
EPIVAL (divalproex de sodium) en comprimés entérosolubles
Absorption/Biodisponibilité
Les pics plasmatiques d'acide valproïque surviennent en trois à quatre heures. L'absorption est légèrement retardée lorsque le médicament est administré aux repas, mais l'absorption totale n'est pas touchée.
L'acide valproïque se distribue rapidement dans tout l'organisme et se lie fortement (à 90 %) aux protéines plasmatiques chez l'homme. L'accroissement de la dose peut entraîner une diminution du pourcentage de liaison aux protéines et diverses modifications de la clairance et de l'élimination de l'acide valproïque.
La liaison du valproate aux protéines plasmatiques varie selon la concentration, et la fraction libre augmente d’environ 10 % à 40 mcg/mL à 18,5 % à 130 mcg/mL. La liaison du valproate aux protéines est réduite chez les personnes âgées, les patients atteints d’affections hépatiques chroniques, d’insuffisance rénale ou d’hyperlipidémie et en présence de certains médicaments (par ex., l’aspirine). Par ailleurs, il se peut que le valproate déplace certains médicaments liés aux protéines (par ex., phénytoïne, carbamazépine, warfarine et tolbutamide). (Voir PRÉCAUTIONS – Interactions médicamenteuses pour plus de renseignements sur les interactions pharmacocinétiques du valproate avec d’autres médicaments.)
À cause du caractère saturable de la liaison aux protéines plasmatiques, la relation entre la dose et la concentration de valproate total est non linéaire; la concentration totale de valproate n’augmente pas de façon proportionnelle à la dose, mais dans une moindre mesure. La cinétique du médicament libre est linéaire.
La concentration de valproate dans le liquide céphalorachidien est à peu près égale à la concentration du valproate libre dans le plasma (entre 7 et 25 % de la concentration totale).
La biodisponibilité absolue du divalproex de sodium en comprimé à libération prolongée (Epival ER), administré à raison d’une dose unique après un repas, était d’environ 90 % comparativement à la dose de référence administrée par perfusion intraveineuse.
Métabolisme/Clairance
La demi-vie (t½ ) plasmatique de l'acide valproïque se situe entre 6 et 16 heures. Les demi-vies qui se situent dans la partie inférieure de cet intervalle s'observent habituellement chez des patients qui prennent des médicaments capables de provoquer une induction enzymatique.
Le valproate est métabolisé presque entièrement par le foie. Chez le patient adulte recevant le valproate en monothérapie, de 30 à 50 % de la dose administrée se retrouve dans l’urine sous forme de composé glucuroconjugué. L’autre principale voie métabolique est la bêta-oxydation mitochondriale; typiquement plus de 40 % de la dose est métabolisée par cette voie. Habituellement, moins de 15 à 20 % de la dose est éliminé par d’autres mécanismes oxydatifs. Moins de 3 % de la dose administrée est excrétée sous forme inchangée dans l’urine.
La clairance plasmatique et le volume de distribution moyens du valproate total sont de 0,56 L/h/1,73 m2 et de 11 L/1,73 m2, respectivement. La clairance plasmatique et le volume de distribution moyens du valproate libre sont de 4,6 L/h/1,73 m2 et de 92 L/1,73 m2, respectivement. Ces estimations s’appliquent surtout aux patients qui ne prennent pas de médicaments ayant un effet sur les enzymes hépatiques. Par exemple, le valproate sera éliminé plus rapidement chez les patients qui prennent des médicaments antiépileptiques inducteurs d’enzymes (carbamazépine, phénytoïne et phénobarbital). En raison de ces modifications de la clairance de l'acide valproïque, la surveillance des concentrations du valproate et des médicaments pris en concomitance doit être plus étroite au moment de l'ajout ou du retrait de médicaments inducteurs d'enzymes.
L'acide valproïque et ses métabolites sont éliminés principalement dans l'urine, de faibles quantités étant également excrétées dans les fèces et l'air expiré. Une très faible quantité de la substance initiale non métabolisée passe dans l'urine.
Concentrations thérapeutiques
Aucune corrélation nette n'a encore été établie entre la dose quotidienne, la concentration plasmatique et l'effet thérapeutique. Dans l'épilepsie, la concentration plasmatique thérapeutique se situe probablement entre 50 et 100 mcg/mL (de 350 à 700 micromol/L) de valproate total, mais des concentrations plasmatiques inférieures ou supérieures à cet intervalle se sont montrés efficaces chez certains patients (voir POSOLOGIE ET MODE D'ADMINISTRATION).
Au cours des études cliniques comparatives avec placebo portant sur la manie aiguë, 79 % des patients ont reçu le produit jusqu'à l'obtention de concentrations plasmatiques s'échelonnant entre 50 mcg/mL et 125 mcg/mL. La liaison du valproate aux protéines plasmatiques est un phénomène saturable et atteint le taux de 90 % à une concentration plasmatique de 50 mcg/mL et de 82 % à une concentration plasmatique de 125 mcg/mL.
Populations particulières
Nouveau-nés/Nourrissons
Au cours des deux premiers mois de vie, les nourrissons ont une capacité nettement plus faible que les enfants et les adultes à éliminer le valproate, à cause de la clairance réduite (peut-être en raison de l’apparition tardive de la glucuronosyltransférase et d’autres systèmes enzymatiques participant à l’élimination du valproate) ainsi que de l’augmentation du volume de distribution (partiellement attribuable à la diminution de la liaison aux protéines plasmatiques). Par exemple, une étude montre que, chez les nouveau-nés de moins de dix jours, la demi-vie est de 10 à 67 heures, comparativement à 7 à 13 heures chez les nourrissons de plus de deux mois.
Enfants
Les patients âgés de trois mois à dix ans ont une clairance de 50 % plus élevée que celle des adultes en fonction du poids (c’est-à-dire en mL/min/kg). Les paramètres pharmacocinétiques des enfants de plus de dix ans sont semblables à ceux des adultes.
Personnes âgées
Il a été montré que la capacité des personnes âgées (de 68 à 89 ans) à éliminer le valproate est plus faible que celle des jeunes adultes (de 22 à 26 ans). La clairance intrinsèque est réduite de 39 %, tandis que la fraction libre augmente de 44 %. (Voir POSOLOGIE ET MODE D’ADMINISTRATION.)
Différences selon le sexe
Il n’y a aucune différence dans la clairance du valproate libre (en fonction de la surface corporelle) entre les hommes et les femmes (4,8 ± 0,17 et 4,7 ± 0,07 L/h par 1,73 m2, respectivement).
Différences selon la race
Les effets de la race sur la cinétique du valproate n’ont pas été étudiés.
Dysfonctionnement hépatique
Voir CONTRE-INDICATIONS et MISES EN GARDE pour des renseignements concernant l’hépatotoxicité (dysfonctionnement hépatique) grave ou mortelle.
EPIVAL ER (divalproex de sodium) en comprimés à libération prolongée
Après l’administration d’une dose unique, la biodisponibilité absolue d’EPIVAL ER en comprimés est en moyenne de 92 %, les pics plasmatiques de valproate étant atteints en moyenne 16 heures après l’administration.
Bien que la vitesse d’absorption par le tractus gastro-intestinal et la fluctuation des concentrations plasmatiques de valproate varient en fonction du schéma posologique et de la forme pharmaceutique du médicament, l’efficacité du valproate administré au long cours en tant qu’anticonvulsivant ne devrait pas être modifiée. L’administration du valproate selon divers schémas posologiques (administration de une à quatre fois par jour), ainsi que les résultats des études sur des primates épileptiques ayant reçu une perfusion à débit constant, indiquent que la biodisponibilité quotidienne générale totale (étendue de l’absorption) est le principal déterminant de la maîtrise des crises et que les différences entre les rapports concentrations plasmatiques maximale et minimale des diverses formes pharmaceutiques de valproate sont probablement sans conséquence du point de vue purement clinique.
Lorsqu’on administre EPIVAL ER, l’aire sous la courbe (ASC) du valproate à l’état d’équilibre reste semblable, que le médicament soit administré à jeun ou non. On s’attend que ni l’administration orale de valproate avec de la nourriture ni la substitution d’une forme pharmaceutique d’EPIVAL pour une autre ne causent de problèmes cliniques quant au traitement des patients épileptiques. (Voir POSOLOGIE ET MODE D’ADMINISTRATION.)
Chez les sujets en bonne santé, l’administration d’EPIVAL ER une fois par jour a donné des concentrations plasmatiques à l’état d’équilibre équivalentes, en ce qui a trait à l’ASC, à celles d’EPIVAL en comprimés administré deux fois par jour; les fluctuations étaient toutefois moins marquées.
Néanmoins, lorsqu’on modifie la posologie, ou qu’on ajoute ou retire un médicament pris en concomitance, on doit surveiller de près l’état clinique du patient et les concentrations plasmatiques de valproate.
Chez les patients épileptiques qui reçoivent aussi des médicaments antiépileptiques connus pour induire les enzymes microsomiques du foie (c’est-à-dire la carbamazépine, le phénobarbital ou la phénytoïne), les concentrations plasmatiques du valproate à l’état d’équilibre (Figure 1) obtenues après l’administration d’EPIVAL ER une ou deux fois par jour sont comparables à celles de la même dose quotidienne de divalproex de sodium en comprimés entérosolubles administrés aux six heures (de 1000 à 3000 mg/jour). 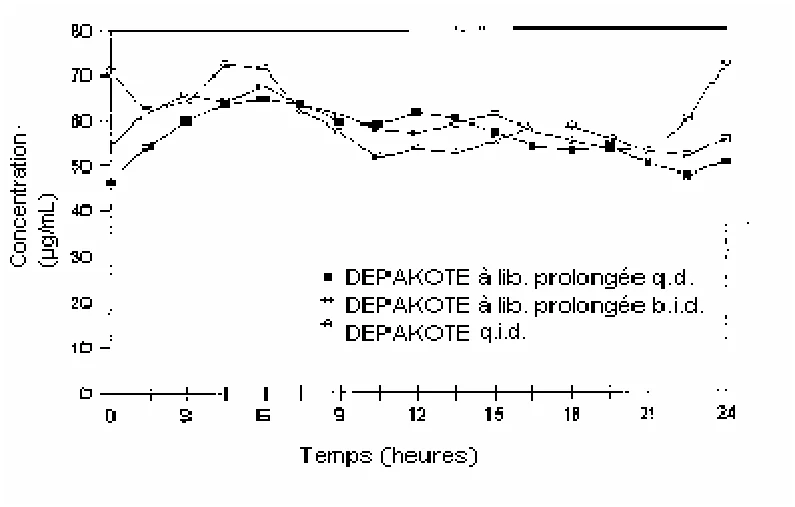
Figure 1 : Concentrations plasmatiques de valproate à l’état d’équilibre en fonction du temps, de deux schémas posologiques d’EPIVAL ER et de un schéma posologique d’EPIVAL, chez des patients qui prennent aussi des médicaments inducteurs d’enzymes.
EPIJECT I.V. (acide valproïque injectable, sous forme de sel sodique)
EPIJECT I.V. se présente dans le sang sous forme d’ion valproate.
L'emploi d'EPIJECT I.V. n'a pas fait l'objet d'études chez les enfants de moins de deux ans. On n'a signalé aucune préoccupation particulière relativement à l'innocuité chez les 24 patients de 2 à 17 ans, ni chez les 19 patients de plus de 65 ans, ayant reçu EPIJECT I.V. dans le cadre des études cliniques.
La demi-vie terminale moyenne du valproate en monothérapie suivant une perfusion intraveineuse de 1000 mg en 60 minutes était de 16 ± 3,0 heures.
On s'attend que l'administration de doses équivalentes de valproate par voie intraveineuse (i.v.) et par voie orale résulte en une Cmax, une Cmin et une exposition totale à l'ion valproate équivalentes. Toutefois, le taux d'absorption de l'ion valproate peut varier selon la forme pharmaceutique utilisée. Ces différences devraient avoir peu d’importance clinique à l'état d'équilibre obtenu pendant le traitement au long cours de l'épilepsie.
L'administration de comprimés de divalproex de sodium (EPIVAL) et de valproate par voie i.v. (perfusion de 60 minutes), à raison de 250 mg toutes les six heures pendant quatre jours à des volontaires sains de sexe masculin, a résulté en une ASC, une Cmax et une Cmin équivalentes, tant à l'état d'équilibre qu’après la première dose. Le Tmax survient à la fin de la perfusion de 60 minutes lorsque le valproate sodique est administré par voie i.v., et à environ quatre heures lorsque le valproate sodique est administré par voie orale. Comme la cinétique du valproate libre est linéaire, on présume qu’à des doses n'excédant pas la dose maximale recommandée de 60 mg/kg/jour, le valproate sodique et le divalproex de sodium sont bioéquivalents. L'ASC et la Cmax résultant de l'administration i.v. de 500 mg de valproate (perfusion unique de 60 minutes) et de 500 mg de sirop d'acide valproïque (dose unique) à 17 volontaires sains de sexe masculin étaient également équivalentes.
Les patients recevant l'acide valproïque comme traitement d'entretien à des doses allant de 750 à 4250 mg par jour (la dose quotidienne moyenne était de 1961 mg en doses fractionnées toutes les six heures), sous forme de divalproex de sodium oral en monothérapie (n = 24) ou en concomitance avec un antiépileptique d’appoint [carbamazépine (n = 15), phénytoïne (n = 11) ou phénobarbital (n = 1)] ont présenté des concentrations plasmatiques comparables d’acide valproïque lorsqu’ils sont passés de l’administration de divalproex de sodium par voie orale à l’administration de valproate par voie i.v. (perfusion de 60 minutes).
ÉTUDES CLINIQUES
Au cours d’une étude croisée de 24 semaines, on a comparé l’innocuité et l’efficacité d’une préparation à libération prolongée de divalproex de sodium (EPIVAL ER) administrée une fois par jour à des doses égales d’une préparation entérosoluble de divalproex de sodium (EPIVAL) administrée deux ou trois fois par jour dans le traitement de patients épileptiques adolescents et adultes souffrant de crises généralisées. Le taux de maîtrise des crises ne différait pas significativement d’un traitement à l’autre. EPIVAL a maîtrisé les crises chez 41 des 43 patients (95,3 %), et EPIVAL ER chez 40 des 43 patients (93 %). Ces résultats ne semblent pas très différents du point de vue clinique par rapport au taux de maîtrise général des crises estimé au cours de l’année ayant précédé le début de l’étude, lorsque 40 des 44 patients (90,9 %) prenant EPIVAL ont indiqué que les crises avaient été maîtrisées.
INDICATIONS ET USAGES CLINIQUES
Épilepsie
EPIVAL (divalproex de sodium) en comprimés entérosolubles et EPIVAL ER (divalproex de sodium) en comprimés à libération prolongée, administrés seuls ou comme adjuvants, sont indiqués dans le traitement de l'absence simple ou complexe, y compris l'absence petit mal; ils sont également utiles dans le cas d'épilepsie généralisée primaire se manifestant par des crises tonicocloniques. En association médicamenteuse, le divalproex de sodium peut agir chez le sujet atteint de plusieurs variétés d'épilepsie, incluant l'absence et l'épilepsie tonicoclonique.
EPIJECT I.V. (acide valproïque injectable, sous forme de sel sodique) est indiqué comme traitement intraveineux de rechange chez les patients dont l'état est déjà maîtrisé par la prise de valproate oral et chez qui l'administration par voie orale est temporairement impossible.
Les données relatives à l'innocuité chez les patients devant recevoir des doses quotidiennes de valproate i.v. supérieures à 2000 mg ou une administration i.v. excédant 48 heures sont insuffisantes.
L'emploi d'EPIJECT I.V. n'a pas fait l'objet d'études chez les enfants de moins de deux ans.
Manie aiguë
EPIVAL (divalproex de sodium) en comprimés entérosolubles est indiqué pour le traitement des épisodes de manie associés au trouble bipolaire (DSM-III-R). EPIVAL ER (divalproex de sodium) en comprimés à libération prolongée n’a pas été étudié dans le traitement des épisodes de manie associés au trouble bipolaire (DSM-III-R).
L'efficacité et l’innocuité d'EPIVAL à long terme, soit pendant plus de trois semaines, n'a pas fait l'objet d'une évaluation systématique dans le cadre d'études cliniques comparatives.
EPIVAL n'est pas indiqué à titre de stabilisateur de l'humeur chez les patients de moins de 18 ans.
Voir CONTRE-INDICATIONS et MISES EN GARDE pour des renseignements concernant l’hépatotoxicité (dysfonctionnement hépatique) grave ou mortelle.
CONTRE-INDICATIONS
EPIVAL (divalproex de sodium) EN COMPRIMÉS ENTÉROSOLUBLES, EPIVAL ER (divalproex de sodium) EN COMPRIMÉS À LIBÉRATION PROLONGÉE ET EPIJECT I.V. (acide valproïque injectable, sous forme de sel sodique) NE DOIVENT PAS ÊTRE ADMINISTRÉS EN PRÉSENCE D'UNE AFFECTION HÉPATIQUE OU D'UN DYSFONCTIONNEMENT HÉPATIQUE IMPORTANT.
Ils sont également contre-indiqués dans les cas d'hypersensibilité connue aux médicaments.
De plus, le divalproex est contre-indiqué en présence d’anomalies connues du cycle de l’urée (voir MISES EN GARDE).
MISES EN GARDE
Réactions cutanées graves
Il faut réduire la dose de lamotrigine lorsqu’on l’administre en concomitance avec du valproate. On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et de valproate (consulter la monographie de la lamotrigine pour les renseignements complets sur la posologie de la lamotrigine administrée en concomitance avec du valproate).
Hépatotoxicité grave ou mortelle
Des patients recevant de l'acide valproïque et ses dérivés ont présenté une insuffisance hépatique mortelle. La plupart du temps, ces cas se sont produits dans les six premiers mois du traitement par l'acide valproïque. Les produits EPIVAL doivent donc être administrés avec prudence aux patients ayant des antécédents d’affections hépatiques. Les patients prenant plusieurs anticonvulsivants, les enfants et les personnes qui souffrent de troubles métaboliques congénitaux, d’une épilepsie grave accompagnée de déficience intellectuelle ou d’une encéphalopathie organique peuvent être plus susceptibles que les autres.
L'expérience a montré que les risques d'hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de deux ans, surtout chez ceux qui recevaient plusieurs anticonvulsivants ou qui souffraient de troubles métaboliques congénitaux, d'une épilepsie grave accompagnée de déficience intellectuelle ou d'une encéphalopathie organique. Les risques, dans cette population, étaient considérablement plus faibles lorsque le valproate était le seul médicament administré. Chez les enfants de trois à dix ans, les risques étaient légèrement plus élevés s'ils recevaient aussi d'autres anticonvulsivants. On a constaté, passé l’âge de deux ans, que les risques d’hépatotoxicité mortelle diminuaient considérablement avec l'âge. On n'a signalé aucun décès chez les enfants de plus de dix ans ayant reçu du valproate seulement.
Si l'on doit administrer des produits EPIVAL à des enfants de deux ans ou moins dans le traitement de l'épilepsie, il faut faire preuve d'une très grande prudence et utiliser le produit seul. Il importe d'évaluer les avantages du traitement par rapport aux risques qu'il peut entraîner. (Voir PRÉCAUTIONS – Pédiatrie.)
Il arrive qu'une hépatotoxicité grave ou même mortelle soit précédée de symptômes aspécifiques tels que malaises, faiblesse, léthargie, œdème facial, anorexie et vomissements. Chez les patients épileptiques, il peut aussi y avoir perte de la maîtrise des crises. Il faut surveiller de près la survenue de ces symptômes chez tous les patients. Par conséquent, on doit demander au patient ou aux parents de signaler ces symptômes dès qu'ils se présentent. En raison de l'absence de spécificité de certains des premiers signes de l'atteinte hépatique, on doit soupçonner une hépatotoxicité chez les patients qui, pendant le traitement par les produits EPIVAL, éprouvent des malaises qu'on ne peut attribuer à aucune autre cause évidente.
Des épreuves de la fonction hépatique s'imposent avant le traitement et à intervalles fréquents par la suite, surtout pendant les six premiers mois. Cependant, le médecin ne doit pas se fonder uniquement sur les résultats des épreuves biochimiques puisqu'ils ne sont pas toujours anormaux, mais doit porter une attention particulière aux antécédents médicaux obtenus et à l'examen physique réalisé dans l'intervalle. Il faut faire preuve de prudence lorsqu'on administre des médicaments renfermant du divalproex de sodium à des patients ayant des antécédents d’affections hépatiques. Les risques peuvent être particulièrement plus élevés chez les sujets atteints de divers troubles congénitaux peu communs, d'épilepsie grave accompagnée de déficience intellectuelle ou d'une encéphalopathie organique.
Chez les patients présentant des risques élevés, il peut être utile de surveiller les taux plasmatiques de fibrinogène, d'albumine et d'ammoniaque. Dès qu'un changement se produit — diminution dans les deux premiers cas, augmentation dans le troisième — on doit interrompre l'administration du divalproex de sodium. Il importe d'ajuster constamment la posologie de façon que le patient reçoive toujours la plus faible dose permettant de prévenir les crises.
Aux premiers signes d'un dysfonctionnement hépatique important, qu’il soit manifeste ou soupçonné, il faut cesser immédiatement l'administration du médicament. Cette mesure ne suffit cependant pas toujours à interrompre l'évolution de l'insuffisance hépatique. La fréquence des effets secondaires, particulièrement l'élévation du taux des enzymes hépatiques, peut augmenter avec la dose. Par conséquent, il est important d'évaluer les bienfaits thérapeutiques pouvant résulter de l'administration de doses plus élevées par rapport au risque d'une augmentation de la fréquence des effets secondaires (voir PRÉCAUTIONS).
Pancréatite
On a signalé des cas de pancréatite, pouvant mettre la vie du patient en danger, autant chez des enfants que chez des adultes recevant du valproate. Certains de ces cas ont été décrits comme des cas de pancréatite hémorragique dont l’évolution était rapide, des premiers symptômes à la mort. Certains cas sont apparus peu de temps après le début du traitement, alors que d’autres sont survenus après plusieurs années d’utilisation. Le taux établi à partir des cas signalés est supérieur à celui auquel on s’attend dans la population en général; il y a également eu des cas de récurrence de la pancréatite après réintroduction du valproate. Les essais cliniques font mention de deux cas de pancréatite sans autre étiologie chez 2416 patients, ce qui représente une expérience de traitement de 1044 années-patients. Il faut prévenir les patients, et leurs tuteurs le cas échéant, que les douleurs abdominales, les nausées, les vomissements et (ou) l’anorexie peuvent être des symptômes de pancréatite qui demandent une évaluation médicale immédiate. S’il y a diagnostic de pancréatite, il faut normalement cesser l’utilisation du valproate. Il est recommandé d’entreprendre un autre traitement contre l’affection sous-jacente, compte tenu des données cliniques.
Anomalies du cycle de l’urée
L’emploi de l’acide valproïque est contre-indiqué en présence d’anomalies connues du cycle de l’urée. On a signalé des cas d’encéphalopathie hyperammoniémique, parfois fatale, après le début du traitement par le valproate en présence d’anomalies du cycle de l’urée, groupe d’anomalies génétiques rares, notamment chez des patients souffrant de carence en ornithine transcarbamylase. Avant d’entreprendre un traitement par le valproate, il convient de s’assurer que les patients suivants ne présentent pas ces anomalies:
- 1) Patients présentant des antécédents d’encéphalopathie ou de coma inexpliqués, d’encéphalopathie associée à la charge protéique, d’encéphalopathie liée à la grossesse ou au postpartum, un retard mental inexpliqué ou des antécédents d’élévation des taux plasmatiques d’ammoniaque ou de glutamine;
- 2) Patients présentant des signes et symptômes d’anomalies du cycle de l’urée, par exemple, vomissements et léthargie cycliques, irritabilité extrême épisodique, ataxie, faible taux d’azote uréique du sang et refus de manger des protéines;
- 3) Patients présentant des antécédents familiaux d’anomalies du cycle de l’urée ou de décès inexpliqué chez les nourrissons (surtout les garçons);
- 4) Patients qui présentent d’autres signes ou symptômes de ces anomalies. Les patients qui, au cours d’un traitement par le valproate, présentent des symptômes d’encéphalopathie hyperammoniémique inexpliquée doivent être traités sans délai (ce qui comprend l’arrêt du traitement par le valproate) et subir des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée (voir CONTRE-INDICATIONS et PRÉCAUTIONS – Généralités).
Somnolence chez les patients âgés
Chez un groupe de patients âgés (âge moyen = 83 ans; n = 172), on a augmenté la dose de valproate de 125 mg/jour pour atteindre la dose cible de 20 mg/kg/jour. Comparativement aux patients du groupe témoin (placebo), un nombre statistiquement plus élevé de patients traités par le valproate ont présenté de la somnolence et, bien que cela ne soit pas statistiquement significatif, plus de patients de ce groupe ont souffert de déshydratation. Les abandons de traitement en raison de la somnolence étaient également significativement plus nombreux chez les patients qui ont pris du valproate que chez ceux qui ont pris le placebo. Chez environ la moitié des patients qui présentaient de la somnolence, on a également noté une réduction de l’apport alimentaire et une perte de poids. On doit donc, chez le patient âgé, augmenter la dose plus graduellement et suivre régulièrement la consommation de liquides ainsi que les signes d’apparition de déshydratation, de somnolence, d’infections urinaires et d’autres effets secondaires. Il faut songer à réduire la dose, voire même à interrompre l’administration de valproate, chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien ou encore une somnolence excessive (voir POSOLOGIE ET MODE D’ADMINISTRATION).
Grossesse
Selon des rapports publiés dans la documentation médicale et des rapports non publiés, l'acide valproïque peut avoir des effets tératogènes, comme des malformations du tube neural (p. ex., spina bifida), chez les enfants nés de femmes qui ont reçu ce médicament pendant leur grossesse. Selon certaines données, il pourrait y avoir une augmentation de la fréquence des malformations congénitales associée à l’emploi de l'acide valproïque pendant la grossesse, comparativement à certains autres antiépileptiques. Par conséquent, l’emploi de l’acide valproïque chez la femme en âge de procréer ne doit être envisagé qu’après avoir discuté avec la patiente des risques possibles du traitement et de les avoir clairement évalués par rapport aux bienfaits potentiels.
Des études menées chez l'animal ont montré que l'acide valproïque a des effets tératogènes (voir TOXICOLOGIE – Reproduction et tératologie); de plus, des études réalisées chez la femme ont révélé que le médicament traverse la barrière placentaire.
De nombreux rapports cliniques révèlent qu'il existe une relation entre la prise d'antiépileptiques par les femmes épileptiques enceintes et l'élévation du taux des malformations chez leurs progénitures. En effet, la fréquence de ces anomalies dans la population en général est de 2 % environ, tandis qu'elle double ou triple chez les nourrissons de mères épileptiques traitées. Les malformations du cœur, du tube neural, du crâne et de la face ainsi que le bec-de-lièvre simple ou total sont les anomalies qui contribuent le plus à cette augmentation. Néanmoins, la grande majorité des mères prenant des antiépileptiques ont des bébés normaux.
Les donnée décrites ci-dessous sont tirées presque exclusivement de données sur des femmes qui ont reçu du valproate pour traiter leur épilepsie. L’incidence des malformations du tube neural chez le fœtus peut augmenter chez les mères qui prennent de l'acide valproïque au cours du premier trimestre de leur grossesse. Selon un seul rapport, on estime que le risque pour les femmes traitées à l'acide valproïque de mettre au monde des enfants atteints de spina bifida est de 1 à 2 %.
D'autres anomalies congénitales (p. ex., anomalies craniofaciales, malformations cardiovasculaires et anomalies touchant divers systèmes), compatibles et incompatibles avec la vie, ont été signalées. Les données actuelles sont insuffisantes pour établir l'incidence de ces anomalies congénitales.
La plus grande incidence d'anomalies congénitales chez les femmes qui reçoivent un traitement médicamenteux antiépileptique pour des troubles convulsifs ne peut pas être considérée comme une relation de cause à effet. Il existe des problèmes de méthodologie intrinsèques pour l'obtention de données appropriées relativement à la tératogénicité du médicament chez les humains; des facteurs génétiques ou l'épilepsie elle-même peuvent être plus importants que le traitement médicamenteux dans l'apparition d'anomalies congénitales.
Des rapports font état de retards de croissance d’enfants nés de femmes qui ont reçu de l’acide valproïque durant leur grossesse.
Les patients qui prennent le valproate peuvent avoir des troubles de la coagulation. Une patiente qui recevait de multiples anticonvulsivants, y compris le valproate, et dont le taux de fibrinogène était faible a donné naissance à un enfant souffrant d'afibrinogénémie qui est subséquemment décédé d'hémorragie. Si l’acide valproïque est prescrit pendant la grossesse, on doit surveiller attentivement les paramètres de la coagulation.
L'administration de valproate durant la grossesse a entraîné deux cas d'insuffisance hépatique mortelle, l'un chez un nouveau-né et l'autre chez un nourrisson.
Il ne faut pas interrompre subitement le traitement chez les patientes souffrant de crises graves, à cause du risque élevé de déclencher un état de mal épileptique compliqué d'hypoxie et de mettre en danger la vie de la mère et de l’enfant à naître. Quant aux médicaments administrés contre les crises légères, il y a lieu de confronter les dangers que comporte l'interruption du traitement avant ou durant la grossesse avec les risques de malformations dans chaque cas particulier, compte tenu des antécédents familiaux de la patiente. Dans les cas où la gravité et la fréquence des crises sont telles que la patiente n’est pas en grand danger si elle cesse de prendre son médicament, on peut interrompre l’administration du médicament avant ou pendant la grossesse, bien qu’il ne soit pas prouvé que même les crises légères ne constituent pas des risques au développement de l’embryon ou du fœtus.
En résumé, on doit tenir compte des lignes directrices en vigueur afin de donner les meilleurs conseils possibles aux patientes en ce qui concerne les risques de tératogénécité associés à l’acide valproïque.
La femme épileptique en âge de procréer a avantage à demander conseil à son médecin et à communiquer avec lui dès le début d'une grossesse. En cas d'hésitation relativement à la poursuite du traitement antiépileptique, le médecin traitant peut consulter un épileptologue.
Le rapport risques/avantages doit être soigneusement évalué pendant le traitement ou la consultation de femmes en âge de procréer qui souffrent d'un trouble bipolaire.
Si l'on administre EPIVAL, EPIVAL ER ou EPIJECT I.V. durant la grossesse ou si la patiente devient enceinte pendant un traitement avec l’un ou l’autre de ces médicaments, il faut aviser cette dernière des risques potentiels pour le fœtus.
Les examens permettant de déceler les malformations du tube neural et d'autres malformations et faisant appel aux méthodes acceptées à l'heure actuelle doivent faire partie des soins prénatals habituels chez les femmes enceintes qui reçoivent du valproate.
Des études réalisées sur des animaux ont démontré que l’acide valproïque a des effets tératogènes (voir TOXICOLOGIE – Reproduction et tératologie) et des études sur des femmes ont montré que le médicament traversait la barrière placentaire. On a observé une augmentation de la fréquence des malformations ainsi qu’un retard de la croissance intra-utérine et la mort chez des souris, des rats, des lapins et des singes exposés au valproate avant la naissance. Les anomalies structurelles les plus communes chez les sujets animaux sont les malformations du squelette, mais on a aussi noté des troubles de la fermeture du tube neural chez des souris exposées à des concentrations de valproate de plus de 230 mcg/mL (2,3 fois la limite supérieure de la marge thérapeutique chez l’humain dans le traitement de l’épilepsie) dans le plasma maternel durant les périodes critiques du développement embryonnaire.
L’administration d’une dose orale de 200 mg/kg/jour ou plus (50 % ou plus de la dose quotidienne maximale chez l’humain exprimée en mg/m2) à des rates gravides au cours de l’organogenèse a causé des malformations (cœur, appareil génito-urinaire et squelette) et un retard de la croissance chez la progéniture. Ces doses ont entraîné chez les rates des pics plasmatiques de valproate d’environ 340 mcg/mL ou plus (3,4 fois ou plus la limite supérieure de la marge thérapeutique chez l’humain dans le traitement de l’épilepsie). On a signalé des troubles du comportement chez les petits de rates ayant reçu une dose de 200 mg/kg/jour pendant la plus grande partie de la gestation.
L’administration d’une dose orale de 350 mg/kg/jour (environ deux fois la dose quotidienne maximale chez l’humain exprimée en mg/m2) a provoqué des malformations du squelette et des viscères chez les lapereaux exposés durant l’organogenèse. On a observé des malformations du squelette, un retard de la croissance et la mort chez des singes rhésus suivant l'administration orale d’une dose de 200 mg/kg/jour (égale à la dose quotidienne maximale chez l’humain exprimée en mg/m2) durant l’organogenèse. Cette dose a donné des concentrations maximales de valproate d’environ 280 mcg/mL (2,8 fois la limite supérieure de la marge thérapeutique chez l’humain dans le traitement de l’épilepsie) dans le plasma maternel.
Allaitement
L'acide valproïque passe dans le lait maternel. On a noté que la concentration de l'acide valproïque dans le lait maternel pouvait atteindre de 1 à 10 % de la concentration plasmatique. En règle générale, la mère qui reçoit EPIVAL, EPIVAL ER ou EPIJECT I.V. ne doit pas allaiter son bébé. On ne connaît pas les effets du produit sur le nourrisson allaité au sein.
Fertilité
On ignore l'effet du valproate sur le développement testiculaire, la production de sperme et la fertilité chez l'humain (voir TOXICOLOGIE – Fertilité pour les résultats des études sur l’animal).
Effets secondaires liés à la dose : thrombocytopénie
La fréquence des effets secondaires (thrombocytopénie [voir PRÉCAUTIONS]) peut augmenter avec la dose. Dans le cadre d'une étude clinique portant sur le divalproex de sodium en monothérapie chez des patients épileptiques, 34 patients sur 126 (27 %), qui recevaient en moyenne environ 50 mg/kg/jour, ont présenté une numération plaquettaire ≤ 75 X 109/L au moins une fois. On a interrompu le traitement chez environ la moitié de ces patients, après quoi la numération plaquettaire est revenue à la normale. Chez les autres patients, la numération plaquettaire s'est normalisée en cours de traitement. Dans cette étude, la probabilité de thrombocytopénie semblait s'accroître significativement à des concentrations de valproate total ≥ 110 mcg/mL (femmes) ou ≥ 135 mcg/mL (hommes). Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant résulter de l'administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets secondaires.
De plus, les résultats d’une étude croisée avec les comprimés à libération prolongée d’EPIVAL ER menée chez 44 patients épileptiques a indiqué que la fréquence de thrombocytopénie légère (numération plaquettaire entre 100 et 150 x 109/L) causée par le traitement était significativement plus élevée après 12 semaines de traitement avec EPIVAL ER qu’après une même période de traitement avec EPIVAL (7 cas de numération plaquettaire faible vs 3 cas, respectivement).
Traumatismes crâniens aigus
Une étude a été menée en vue d'évaluer l'effet du valproate i.v. dans la prévention de crises épileptiques post-traumatiques chez des patients présentant des traumatismes crâniens aigus. Les patients ont reçu au hasard soit le valproate i.v. pendant une semaine (suivi de valproate oral pendant un ou six mois, selon le traitement assigné) soit la phénytoïne i.v. pendant une semaine (suivie d'un placebo). Dans cette étude, l'incidence de décès était plus élevée dans les deux groupes ayant reçu le valproate que dans le groupe ayant reçu la phénytoïne i.v. (13 % vs 8,5 %, respectivement). Plusieurs de ces patients étaient en état critique et présentaient des traumatismes multiples et (ou) graves, et l'évaluation des causes du décès ne laissait pas supposer que le médicament était en cause.
Par ailleurs, en l'absence d'un groupe-témoin (avec placebo) au cours de la première semaine du traitement intraveineux, il est impossible d'établir si le taux de mortalité chez les patients ayant reçu le valproate était supérieur ou inférieur au taux prévu dans un groupe semblable non traité par le valproate, ou si le taux observé chez les patients ayant reçu la phénytoïne i.v. était plus faible que la normale. Par conséquent, jusqu’à ce qu’on obtienne des données supplémentaires, le valproate sodique i.v. n'est pas recommandé dans la prévention des crises épileptiques post-traumatiques chez les patients atteints de traumatismes crâniens aigus.
Pouvoir carcinogène
Des études de toxicité à long terme réalisées chez l'animal indiquent que l'acide valproïque a un faible effet carcinogène ou «activateur» chez le rat et la souris. La signification de ces résultats chez l'humain demeure inconnue à l'heure actuelle (voir TOXICOLOGIE – Mutagénicité et Carcinogénicité).
PRÉCAUTIONS
Généralités
On a signalé l’apparition d’une hyperammoniémie en association avec le traitement par le valproate; cette hyperammoniémie peut être présente même si les résultats des épreuves de la fonction hépatique sont normaux. Lorsque des patients présentent des vomissements et une léthargie inexpliqués ou que leur état mental change, il faut vérifier si une encéphalopathie hyperammoniémique pourrait être en cause et doser l’ammoniaque plasmatique. Si cette valeur a augmenté, le traitement par le valproate doit être interrompu. Il faut ensuite prendre les mesures qui s’imposent pour traiter l’hyperammoniémie, et faire subir au patient des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée (voir CONTRE-INDICATIONS et MISES EN GARDE – Anomalies du cycle de l’urée et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate).
L’élévation asymptomatique des concentrations plasmatiques d’ammoniaque est plus fréquente et, le cas échéant, ces concentrations doivent faire l’objet d’un suivi étroit. Si l’élévation persiste, il faut songer à interrompre le traitement par le valproate.
Le divalproex de sodium est partiellement éliminé dans l'urine sous forme de métabolite cétonique, et par conséquent son administration peut fausser le dosage des cétones urinaires.
On a signalé que l'administration de l'acide valproïque pouvait modifier le résultat des épreuves de la fonction thyroïdienne, mais on ne connaît pas l'importance clinique de ce phénomène.
Les idées suicidaires peuvent être un signe d'un trouble psychiatrique déjà présent; il faut donc, en début de traitement, surveiller étroitement les patients présentant des risques élevés.
Maladies et états morbides particuliers
Des études in vitro laissent croire que le valproate stimule la réplication du VIH et du cytomégalovirus dans certaines conditions expérimentales. On ne connaît pas encore la portée de ces données sur le plan clinique.
Thrombocytopénie
Comme des cas de thrombocytopénie, d’inhibition de la seconde phase de l’agrégation plaquettaire et d’anomalies des paramètres de la coagulation (p. ex., faible taux de fibrinogène) ont été signalés, on recommande de procéder à la numération des plaquettes et à la détermination des paramètres de la coagulation avant d’entreprendre le traitement, puis à intervalles réguliers. Avant une intervention chirurgicale, on recommande aussi de procéder à la numération des plaquettes et à la détermination des paramètres de la coagulation chez les patients qui reçoivent EPIVAL (divalproex de sodium) en comprimés entérosolubles ou EPIVAL ER (divalproex de sodium) en comprimés à libération prolongée. Devant toute manifestation clinique d’hémorragie, de contusion ou de trouble de l’hémostase ou de la coagulation, il est indiqué de réduire la dose d’EPIVAL ou d’EPIVAL ER ou d’interrompre le traitement pendant la recherche de la cause de ces manifestations. (Voir aussi MISES EN GARDE – Effets secondaires liés à la dose : thrombocytopénie.)
Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate
L’emploi concomitant de topiramate et d’acide valproïque a été associé à de l’hyperammoniémie avec ou sans encéphalopathie chez des patients qui toléraient bien l’un ou l’autre médicament pris seul. Les symptômes cliniques de l’encéphalopathie hyperammoniémique comprennent souvent des altérations du niveau de conscience et (ou) de la fonction cognitive accompagnées de léthargie ou de vomissements. Dans la plupart des cas, les signes et les symptômes ont diminué à l’arrêt de l’administration de l’un ou l’autre médicament. Cet effet secondaire n’est pas attribuable à une interaction pharmacocinétique.
On ignore si la monothérapie par le topiramate est associée à l’hyperammoniémie.
Les patients atteints d’une maladie métabolique congénitale ou d’une insuffisance mitochrondriale hépatique peuvent présenter un risque accru d’hyperammoniémie avec ou sans encéphalopathie. Bien qu’aucune étude sur le sujet n’ait été menée, une interaction entre le topiramate et l’acide valproïque pourrait exacerber les anomalies existantes ou révéler des insuffisances chez des personnes susceptibles (voir CONTRE-INDICATIONS et MISES EN GARDE – Anomalies du cycle de l’urée et PRÉCAUTIONS – Généralités).
Réaction d’hypersensibilité pluriorganique
On a rarement fait état de cas de réaction d’hypersensibilité pluriorganique présentant un lien temporel étroit avec l’instauration du traitement par le valproate chez des patients adultes et des enfants (temps médian de détection de la réaction de 21 jours; plage de 1 à 40 jours). Bien que le nombre de cas signalés soit limité, plusieurs d’entre eux ont nécessité l’hospitalisation, et au moins un s’est soldé par un décès. Les signes et les symptômes de la réaction d’hypersensibilité pluriorganique se sont manifestés de différentes façons; d’une manière générale, les patients ont souffert entre autre de fièvre et d’éruptions cutanées associées à l’atteinte d’autres systèmes organiques. D’autres manifestations pouvant être associées à une telle réaction comprennent : lymphadénopathie, hépatite, anomalies des résultats des tests de la fonction hépatique, anomalies hématologiques (p. ex., éosinophilie, thrombocytopénie, neutropénie), prurit, néphrite, oligurie, syndrome hépato-rénal, arthralgie et asthénie. Comme les manifestations de la réaction d’hypersensibilité pluriorganique sont variables, d’autres signes et symptômes, non mentionnés ici, en regard d’autres systèmes organiques peuvent se manifester. Si une telle réaction est soupçonnée, il faut arrêter le traitement par le valproate et amorcer un traitement par un autre médicament. Bien que l’existence d’une sensibilité croisée avec d’autres médicaments qui provoquent ce syndrome n’ait pas été établie, l’expérience avec certains médicaments dont l’emploi a été associé à une réaction d’hypersensibilité pluriorganique laisse croire à cette possibilité.
Dysfonctionnement hépatique
Voir CONTRE-INDICATIONS et MISES EN GARDE.
Insuffisance rénale
L'insuffisance rénale est associée à une augmentation de la fraction libre du valproate. Selon plusieurs études, la fraction plasmatique libre du valproate de patients souffrant d'une insuffisance rénale était environ le double de celle des sujets dont la fonction rénale était normale. Par conséquent, le dosage des concentrations de valproate total chez les insuffisants rénaux peut porter à confusion, les concentrations de la fraction libre pouvant être très élevées, alors que les concentrations de valproate total semblent normales. L'hémodialyse chez les patients souffrant d'insuffisance rénale peut retirer un maximum de 20 % du valproate circulant.
Pédiatrie
L'expérience a montré que les risques d'hépatotoxicité mortelle étaient considérablement plus grands chez les enfants de moins de deux ans, surtout chez ceux qui souffraient des affections énumérées ci-dessus (voir MISES EN GARDE). Si l'on doit administrer EPIVAL à cette population, il faut faire preuve d'une très grande prudence et utiliser le produit seul. Il importe d'évaluer les avantages du traitement par rapport aux risques.
EPIVAL ER n’a pas été étudié chez l’enfant.
L'emploi d'EPIJECT I.V. n'a pas fait l'objet d'études chez les enfants de moins de deux ans. Chez les enfants de plus de deux ans, l'expérience dans le traitement de l'épilepsie a permis de constater que l'incidence d'hépatotoxicité mortelle diminuait considérablement avec l'âge.
Chez les jeunes enfants, particulièrement chez ceux qui reçoivent des médicaments inducteurs d’enzymes, on doit administrer des doses d'entretien plus fortes pour atteindre les concentrations visées d'acide valproïque libre et total. La variabilité de la fraction libre restreint l'utilité clinique du dosage des concentrations plasmatiques totales d'acide valproïque. En interprétant les concentrations d'acide valproïque chez l'enfant, il faut tenir compte des facteurs influant sur le métabolisme hépatique et la liaison aux protéines.
L'innocuité et l'efficacité du divalproex de sodium dans le traitement de la manie aiguë n'ont pas été étudiées chez les moins de 18 ans.
Gériatrie
Les modifications dans la cinétique du valproate libre chez les personnes âgées indiquent que la dose initiale doit être réduite dans cette population (voir POSOLOGIE ET MODE D'ADMINISTRATION et ACTION ET PHARMACOLOGIE CLINIQUE – Populations particulières, Personnes âgées).
L'innocuité et l'efficacité d'EPIVAL chez les patients âgés souffrant d'épilepsie et de manie n'ont pas fait l'objet d'études cliniques systématiques. Compte tenu du peu d'expérience dont on dispose en ce qui concerne l'utilisation d'EPIVAL chez les patients âgés, on doit faire preuve de prudence en ce qui concerne la détermination de la dose du produit dans cette population, qui présente plus fréquemment des troubles hépatiques et rénaux.
Une étude réalisée chez des patients âgés fait état de somnolence liée au valproate et d’abandons du traitement par suite de cet effet (voir MISES EN GARDE – Somnolence chez les patients âgés). Dans cette population, il faut donc réduire la dose initiale ainsi que réduire la dose, voire interrompre le traitement, en présence de somnolence excessive (voir POSOLOGIE ET MODE D’ADMINISTRATION).
Grossesse
Voir MISES EN GARDE.
Surveillance des concentrations de valproate
La liaison du valproate aux protéines est réduite chez les personnes âgées, chez les patients atteints de troubles rénaux et en présence de certains médicaments (par ex., l’aspirine). Les mesures de la concentration plasmatique de valproate peuvent donc être trompeuses chez ces patients, puisque l’exposition au médicament peut en fait être plus importante que ne l’indiquent les dosages (voir PRÉCAUTIONS – Généralités, Thrombocytopénie et Interactions médicamenteuses).
Conduite automobile et occupations dangereuses
Le divalproex de sodium peut entraîner une dépression du système nerveux central, surtout lorsqu'il est pris avec d'autres dépresseurs du SNC, comme l'alcool. Il y a donc lieu de conseiller aux patients d'éviter les occupations telles que la conduite d'une automobile et la manœuvre de machines dangereuses avant d'être bien sûrs que le médicament n'entraîne pas de somnolence.
Interactions médicamenteuses
- 1.
Effets des médicaments concomitants sur le valproate
Les médicaments influant sur le taux d'expression des enzymes hépatiques, surtout ceux qui font augmenter les taux des glucuronyltransférases, peuvent augmenter la clairance du valproate. Par exemple, la phénytoïne, la carbamazépine et le phénobarbital (ou la primidone) peuvent doubler la clairance du valproate. Ainsi, chez les patients recevant le valproate en monothérapie, la demi-vie du médicament est généralement plus longue et les concentrations, plus élevées que chez les patients recevant plusieurs antiépileptiques.
Au contraire, on s'attend que les médicaments inhibiteurs des isoenzymes du cytochrome P450, notamment les antidépresseurs, influent peu sur la clairance du valproate puisque l'oxydation microsomale du cytochrome P450 est une voie métabolique secondaire relativement mineure par comparaison à la glucuronidation et à la β-oxydation.
L'administration concomitante d'acide valproïque et de médicaments qui se lient fortement aux protéines (par ex., aspirine, carbamazépine, dicoumarol, warfarine, tolbutamide et phénytoïne) peut entraîner une modification des concentrations plasmatiques.
Étant donné que le valproate risque d’interagir avec des médicaments qui peuvent provoquer une induction enzymatique lorsqu'ils sont administrés en concomitance, il est recommandé de mesurer périodiquement les concentrations plasmatiques du valproate et de ces médicaments au début du traitement et chaque fois que l'on ajoute ou retire un médicament inducteur d’enzymes.
La liste suivante fournit des renseignements sur l’effet possible de certains médicaments d'usage courant sur la pharmacocinétique du valproate. La liste n'est pas exhaustive et ne pourrait d'ailleurs pas l'être, puisque l'on signale continuellement l'apparition de nouvelles interactions. Veuillez noter que les médicaments peuvent être classés par nom, famille ou classe pharmacologique. Il est recommandé de lire la section en entier.
1.1 Médicaments ayant présenté une interaction potentiellement importante :
Aspirine
Une étude portant sur l'administration concomitante d'aspirine à des doses antipyrétiques (de 11 à 16 mg/kg) et de valproate chez des enfants (n = 6) a fait état d'une baisse de la liaison aux protéines et d'une inhibition du métabolisme du valproate. La fraction libre de valproate était quatre fois supérieure en présence d'aspirine. Il faut donc faire preuve de prudence lorsqu'on administre le valproate en même temps que des médicaments qui modifient la coagulation (par ex., aspirine et warfarine) (voir PRÉCAUTIONS – Effets du valproate sur les médicaments concomitants et EFFETS SECONDAIRES).
Carbamazépine / Carbamazépine-10,11-époxyde
L'administration concomitante de carbamazépine et d'acide valproïque peut abaisser les concentrations plasmatiques et la demi-vie du valproate en raison d'une augmentation du métabolisme provoquée par l'activité des enzymes microsomaux hépatiques. La surveillance des concentrations plasmatiques est recommandée lorsque l'administration de l'un ou de l'autre de ces deux médicaments est entreprise ou interrompue. (voir PRÉCAUTIONS – Effets du valproate sur les médicaments concomitants).
Cimétidine
La cimétidine peut ralentir la clairance de l'acide valproïque et augmenter sa demi-vie en modifiant le métabolisme de ce dernier. Chez les patients qui reçoivent de l'acide valproïque, on doit surveiller les concentrations plasmatiques d'acide valproïque lorsque qu’on entreprend ou interrompt le traitement par la cimétidine ou qu’on en augmente ou diminue la posologie. La dose d'acide valproïque doit être ajustée en conséquence.
Felbamate
Dans le cadre d'une étude où des patients épileptiques (n = 10) ont reçu 1200 mg/jour de felbamate en concomitance avec le valproate, la concentration maximale moyenne du valproate a augmenté de 35 % (de 86 à 115 mcg/mL) par comparaison au valproate employé seul. Lorsque l’on a augmenté la dose de felbamate à 2400 mg/jour, la concentration maximale moyenne du valproate est passée à 133 mcg/mL (augmentation supplémentaire de 16 %). L’instauration d'un traitement par le felbamate peut commander une diminution de la posologie du valproate. L'emploi concomitant de felbamate et de valproate peut nécessiter des doses plus faibles de valproate.
Méropénem
On a signalé des cas de concentrations sous-thérapeutiques d’acide valproïque lorsque ce dernier a été administré en concomitance avec du méropénem.
Rifampine
Dans le cadre d'une étude où les patients ont reçu une dose unique de valproate (7 mg/kg) 36 heures après un traitement comportant la prise de rifampine durant cinq soirs (600 mg/jour), la clairance orale du valproate a augmenté de 40 %. L'emploi concomitant de rifampine et de valproate peut nécessiter un ajustement de la posologie du valproate.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)
Il semble que les ISRS inhibent le métabolisme du valproate, ce qui donne lieu à des concentrations anormalement élevées de valproate.
Antipsychotiques, inhibiteurs de la monoamine-oxydase (MAO) et antidépresseurs tricycliques
Lorsqu'ils sont administrés avec l'acide valproïque, les antipsychotiques, les antidépresseurs tricycliques et les inhibiteurs de la MAO favorisent la dépression du SNC et risquent d'abaisser le seuil épileptogène. Il peut être nécessaire de procéder à des ajustements de la posologie afin de maîtriser l'épilepsie.
1.2 Médicaments n'ayant présenté aucune interaction ou n’ayant présenté qu’une interaction de faible importance clinique :
Antiacides
Une étude portant sur l'administration concomitante de valproate (500 mg) et d'antiacides d’usage courant (Maalox, Trisogel et Titralac à des doses de 160 mEq) n'a fait état d’aucun effet sur le degré d'absorption du valproate.
Chlorpromazine
Dans le cadre d’une étude où des patients schizophrènes prenant déjà le valproate (200 mg b.i.d.) ont reçu de 100 à 300 mg/jour de chlorpromazine, les concentrations plasmatiques minimales du valproate ont augmenté de 15 %.
Halopéridol
Dans le cadre d'une étude où des patients schizophrènes prenant déjà le valproate (200 mg b.i.d.) ont reçu de 6 à 10 mg/jour d'halopéridol, aucune modification significative des concentrations plasmatiques minimales du valproate n'a été signalée.
Lithium
Dans le cadre d'une étude croisée de doses multiples, comparative (avec placebo) à double insu portant sur 16 volontaires sains de sexe masculin, les paramètres pharmacocinétiques du lithium n’ont pas été modifiés par la présence ou l’absence d’EPIVAL. La présence de lithium a toutefois entraîné une augmentation de 11 à 12 % de l'ASC et de la Cmax du valproate. Le Tmax, pour sa part, était réduit. Bien que ces modifications soient statistiquement significatives, on ne croit pas qu'elles aient d’importance sur le plan clinique (voir PRÉCAUTIONS – Effets du valproate sur les médicaments concomitants).
- 2.
Effets du valproate sur les médicaments concomitants
Le valproate est un faible inhibiteur de certaines isoenzymes du cytochrome P450, de l’époxyde hydrase et des glucuronyltransférases.
L'administration concomitante d'acide valproïque et de médicaments qui se lient fortement aux protéines (par ex., aspirine, carbamazépine, dicoumarol, warfarine, tolbutamide et phénytoïne) peut entraîner une modification des concentrations plasmatiques.
Étant donné que le valproate risque d’interagir avec des médicaments qui peuvent provoquer une induction enzymatique lorsqu'ils sont administrés en concomitance, il est recommandé de mesurer périodiquement les concentrations plasmatiques du valproate et de ces médicaments au début du traitement et chaque fois que l'on ajoute ou retire un médicament inducteur d’enzymes.
Les deux sections suivantes (sections 2.1 et 2.2) fournissent des renseignements sur l'effet possible du valproate sur la pharmacocinétique ou la pharmacodynamique de certains médicaments d'usage courant. Ces sections ne sont pas exhaustives et ne pourraient d'ailleurs pas l'être, puisque l'on signale continuellement l'apparition de nouvelles interactions. Veuillez noter que les médicaments peuvent être classés par nom, famille ou classe pharmacologique. Il est recommandé de lire les deux sections en entier.
2.1 Médicaments ayant présenté une interaction potentiellement importante :
On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et de valproate (consulter la rubrique Lamotrigine ci-dessous pour des renseignements additionnels sur l’administration concomitante de lamotrigine et de valproate).
Alcool
Le valproate potentialise l'effet dépresseur de l'alcool sur le SNC.
Amitriptyline et nortriptyline
À la suite de l'administration d'une dose unique d'amitriptyline (50 mg) par voie orale à quinze volontaires sains (10 hommes et 5 femmes) recevant déjà le valproate (500 mg b.i.d.), la clairance plasmatique de l'amitriptyline a diminué de 21 %, et la clairance nette de la nortriptyline, de 34 %.
De rares rapports de postcommercialisation portant sur l’utilisation concomitante du valproate et de l’amitriptyline ont fait état d’une augmentation des concentrations d’amitriptyline et de nortriptyline. On a rarement associé l’utilisation concomitante d’amitriptyline et de valproate à une intoxication. Il faut songer à surveiller les concentrations d’amitriptyline chez les patients qui prennent ce médicament en même temps que le valproate; il faut également songer à réduire la dose d’amitriptyline ou de nortriptyline dans ce cas.
Aspirine
Il faut faire preuve de prudence lorsqu'on administre du valproate en même temps que des médicaments qui modifient la coagulation (voir EFFETS SECONDAIRES et PRÉCAUTIONS – Effets des médicaments concomitants sur le valproate).
Benzodiazépines
L’acide valproïque peut diminuer le métabolisme d’oxydation par le foie de certaines benzodiazépines, ce qui entraîne une augmentation des concentrations plasmatiques (voir aussi Diazépam et Lorazépam).
Carbamazépine / Carbamazépine-10,11-époxyde
Chez des patients épileptiques, l'administration concomitante de valproate et de carbamazépine a fait diminuer de 17 % les concentrations plasmatiques de la carbamazépine, tandis qu'elle a fait augmenter de 45 % celles du métabolite carbamazépine-10,11-époxyde. La surveillance des concentrations plasmatiques est recommandée lorsqu’on amorce ou interrompt l'administration de l'un ou de l'autre de ces deux médicaments. Les modifications de la concentration plasmatique du métabolite carbamazépine-10,11-époxyde ne peuvent cependant pas être décelées par le dosage plasmatique standard de la carbamazépine (voir PRÉCAUTIONS – Effets des médicaments concomitants sur le valproate).
Clonazépam
L'administration concomitante d'acide valproïque et de clonazépam peut provoquer l'état d'absence chez les patients qui ont des antécédents d'absence.
Diazépam
Le valproate déplace le diazépam de ses sites de liaison à l'albumine plasmatique et en inhibe le métabolisme. L'administration concomitante de valproate (1500 mg/jour) et de diazépam (10 mg) à des volontaires sains (n = 6) a augmenté la fraction libre de diazépam de 90 %. La clairance plasmatique et le volume de distribution du diazépam libre ont diminué de 25 et de 20 %, respectivement, en présence de valproate. L'ajout du valproate n'a pas influé sur la demi-vie d'élimination du diazépam.
Éthosuximide
Le valproate inhibe le métabolisme de l'éthosuximide. L'administration concomitante d'une dose unique de 500 mg d'éthosuximide et de valproate (800 à 1600 mg/jour) à des volontaires sains (n = 6) a prolongé de 25 % la demi-vie d'élimination de l'éthosuximide et a diminué de 15 % sa clairance totale, par comparaison à l'emploi de l'éthosuximide seul. On doit vérifier la survenue de modifications dans les concentrations plasmatiques du valproate et de l'éthosuximide chez les patients recevant ces deux médicaments, surtout s'ils les prennent en concomitance avec d'autres anticonvulsivants.
Lamotrigine
On a évalué l'effet du valproate sodique sur la lamotrigine chez six hommes en bonne santé. Chaque sujet a reçu une dose de lamotrigine par voie orale à intervalles de huit heures et à six reprises, la moitié des doses étant données seules et l’autre moitié avec une dose de 200 mg d'acide valproïque (administrée une heure avant la dose de lamotrigine). L'administration d'acide valproïque a réduit de 21 % la clairance totale de la lamotrigine et a fait passer la demi-vie d'élimination plasmatique de 37,4 heures à 48,3 heures (p < 0,005). La clairance rénale de la lamotrigine est demeurée inchangée. Dans une étude de la lamotrigine à l’état d’équilibre chez dix sujets volontaires en bonne santé, la demi-vie d’élimination de la lamotrigine est passée de 26 heures à 70 heures (augmentation de 165 %) lorsque le médicament était administré en concomitance avec du valproate.
Dans le cadre d'une étude menée chez 16 patients épileptiques, l'acide valproïque a fait doubler la demi-vie d'élimination plasmatique de la lamotrigine. Dans le cadre d'une étude ouverte, la demi-vie d'élimination plasmatique moyenne de la lamotrigine était de 14 heures chez les patients qui recevaient des antiépileptiques inducteurs d’enzymes (par ex., carbamazépine, phénytoïne, phénobarbital ou primidone), par comparaison à 30 heures chez ceux qui recevaient le valproate sodique en plus d'un antiépileptique inducteur d’enzymes. Cette dernière valeur est comparable à la demi-vie de la lamotrigine en monothérapie, ce qui donne à penser que l'acide valproïque risque de neutraliser l'effet de l'inducteur enzymatique. Si l'on cesse l'administration d'acide valproïque chez un patient recevant de la lamotrigine en concomitance avec un antiépileptique inducteur d’enzymes, les concentrations plasmatiques de la lamotrigine risquent de diminuer. On doit surveiller de près l'état des patients recevant une polythérapie antiépileptique si l'on ajoute un médicament à leur traitement, ou si l'on cesse l'administration ou que l'on modifie la dose d'un médicament.
On a fait état de réactions cutanées graves (notamment le syndrome de Stevens-Johnson et l’épidermolyse nécrosante toxique) lors de l’administration concomitante de lamotrigine et de valproate.
Phénobarbital
On a montré que le valproate inhibe le métabolisme du phénobarbital. Chez des sujets sains (n = 6), l'administration concomitante de valproate (250 mg b.i.d. pendant 14 jours) et de phénobarbital (dose unique de 60 mg) a prolongé la demi-vie du phénobarbital de 50 % et fait chuter sa clairance plasmatique de 30 %. En présence de valproate, la fraction du phénobarbital excrétée sous forme inchangée a augmenté de 50 %.
Ce phénomène peut provoquer une grave dépression du SNC, avec ou sans augmentation significative des concentrations plasmatiques des barbituriques ou du valproate. Il faut donc suivre de près les patients traités concurremment avec des barbituriques pour déceler tout signe d'intoxication neurologique, mesurer les concentrations plasmatiques des barbituriques si cela est possible et en réduire la posologie au besoin.
Phénytoïne
Le valproate déplace la phénytoïne de ses sites de liaison à l'albumine plasmatique et en inhibe le métabolisme hépatique. L'administration concomitante de valproate (400 mg t.i.d.) et de phénytoïne (250 mg) à des volontaires sains (n = 7) a augmenté la fraction libre de phénytoïne de 60 %. La clairance plasmatique totale et le volume apparent de distribution de la phénytoïne ont augmenté de 30 % en présence de valproate. La clairance et le volume apparent de distribution de la phénytoïne libre ont tous deux diminué de 25 %.
On a signalé des cas de crises convulsives perthérapeutiques chez des patients épileptiques recevant l'association valproate et phénytoïne. Il y a donc lieu d'ajuster la posologie de la phénytoïne selon l'état clinique du patient.
Primidone
La primidone est transformée en un barbiturique. Ainsi, en présence de valproate, elle peut causer une interaction semblable ou identique à celle du phénobarbital.
Tolbutamide
D'après les résultats d'expériences in vitro, la fraction libre de tolbutamide est passée de 20 à 50 % lorsque ce médicament a été ajouté aux échantillons de plasma provenant de patients traités par le valproate. On ignore la portée clinique de ce déplacement.
Topiramate
L’emploi concomitant d’acide valproïque et de topiramate a été associé à de l’hyperammoniémie avec ou sans encéphalopathie (voir CONTRE-INDICATIONS et MISES EN GARDE – Anomalies du cycle de l’urée et PRÉCAUTIONS –Généralités et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate).
Warfarine
Dans le cadre d'une étude in vitro, le valproate a fait augmenter la fraction libre de la warfarine d’un taux pouvant atteindre 32,6 %. On ignore la signification clinique de ce phénomène; cependant, il faut surveiller les épreuves de la coagulation lorsque l'on instaure un traitement par le valproate chez les patients recevant des anticoagulants.
Il faut faire preuve de prudence lorsqu'on administre du valproate en même temps que des médicaments qui modifient la coagulation (voir EFFETS SECONDAIRES).
Zidovudine
Chez six patients infectés par le VIH, la clairance de la zidovudine (100 mg toutes les huit heures) a chuté de 38 % suivant l'administration de valproate (250 ou 500 mg toutes les huit heures); la demi-vie de la zidovudine est demeurée inchangée.
2.2 Médicaments n'ayant présenté aucune interaction ou n’ayant présenté qu’une interaction de faible importance clinique :
Acétaminophène
Le valproate n'a eu aucun effet sur les paramètres pharmacocinétiques de l'acétaminophène lorsque ces deux médicaments ont été administrés en concomitance chez trois patients épileptiques.
Clozapine
Aucune interaction n'a été observée chez des patients psychotiques (n = 11) recevant concurremment le valproate et la clozapine.
Lithium
L'administration concomitante de valproate (500 mg b.i.d.) et de carbonate de lithium (300 mg t.i.d.) à des volontaires sains de sexe masculin (n = 16) n'a eu aucun effet sur la cinétique à l'état d'équilibre du lithium (voir PRÉCAUTIONS – Effets des médicaments concomitants sur le valproate).
Lorazépam
L'administration concomitante de valproate (500 mg b.i.d.) et de lorazépam (1 mg b.i.d.) à des volontaires sains de sexe masculin (n = 9) a occasionné une réduction de 17 % de la clairance plasmatique du lorazépam.
Contraceptifs oraux stéroïdiens
Il semble qu'il y ait une association entre la prise de certains antiépileptiques capables de provoquer une induction enzymatique et l'échec de la contraception orale. Cette interaction peut s'expliquer par le fait que les médicaments responsables d'une induction enzymatique abaisseraient de façon significative les concentrations plasmatiques de ces préparations d’hormones stéroïdes, ce qui donnerait lieu à une ovulation. Il est cependant possible que d'autres mécanismes sans lien avec l'induction enzymatique soient responsables de l'échec de la contraception orale. L'acide valproïque n'entraînant pas de forte induction enzymatique, on ne s'attend pas qu'il soit responsable d'une diminution des concentrations d’hormonnes stéroïdes. Néanmoins, les données cliniques portant sur l'interaction entre l'acide valproïque et les contraceptifs oraux sont rares.
L'administration d'une dose unique d'éthinylœstradiol (50 mcg)/lévonorgestrel (250 mcg) à six femmes recevant le valproate (200 mg b.i.d.) depuis deux mois n'a laissé entrevoir aucune interaction pharmacocinétique.
EFFETS SECONDAIRES
ADMINISTRATION ORALE
Épilepsie
Comme le divalproex de sodium est habituellement administré avec d'autres antiépileptiques dans le traitement de l'épilepsie, il est difficile, dans la plupart des cas, de déterminer si les réactions défavorables mentionnées dans la présente section sont dues au divalproex de sodium seul ou à l'association médicamenteuse.
La liste qui suit fait état des effets secondaires (classés par système, appareil ou organe) du valproate ayant été signalés dans le cadre d'études portant sur l'épilepsie ou dans des rapports spontanés ou provenant d'autres sources.
Les effets secondaires le plus fréquemment signalés sont les nausées, les vomissements et l'indigestion. Comme le divalproex de sodium est habituellement administré avec d'autres antiépileptiques dans le traitement de l'épilepsie, il est difficile, dans la plupart des cas, de déterminer si les réactions défavorables mentionnées dans la présente section sont dues au divalproex de sodium seul ou à l'association médicamenteuse.
Appareil digestif : Les effets secondaires le plus fréquemment signalés au début du traitement sont les nausées, les vomissements et l'indigestion. Ils sont d'ordinaire passagers et requièrent rarement l'interruption du traitement. La diarrhée, les crampes abdominales et la constipation, de même que l'anorexie avec perte de poids ou l'augmentation de l'appétit avec gain pondéral, ont également été observées. L'administration de divalproex de sodium en comprimés entérosolubles pourrait réduire l'incidence des effets secondaires gastro-intestinaux chez certains patients. Des rapports de postcommercialisation d’Epival ER ont fait état de la présence de comprimés à libération prolongée de divalproex de sodium dans les fèces de certains patients, dont un grand nombre présentait des troubles gastro-intestinaux fonctionnels ou anatomiques (notamment iléostomie ou colostomie) caractérisés par un temps de transit gastro-intestinal court.
Système nerveux central : La sédation peut survenir chez le patient qui prend de l'acide valproïque seul, mais elle est plus fréquente chez le patient qui prend l’acide valproïque en association avec d’autres antiépileptiques. La réduction de la posologie des autres antiépileptiques corrige en général cet effet. On a aussi relevé les symptômes suivants : hallucinations, ataxie, céphalées, nystagmus, diplopie, astérixis, mouches volantes, tremblements (peut-être liés à la dose), confusion, dysarthrie, étourdissements, hypoesthésie, vertiges, troubles de la coordination et parkinsonisme. Il est également fait mention de rares cas de coma chez les patients prenant de l'acide valproïque seul ou en association avec du phénobarbital. On a signalé des cas d'encéphalopathie, avec ou sans fièvre ou hyperammoniémie, en l'absence de dysfonctionnement hépatique ou de concentrations plasmatiques inappropriées de valproate. La plupart des patients se sont rétablis et leurs symptômes ont nettement diminué à l'arrêt du traitement.
On a signalé des cas d'atrophie cérébrale et de démence réversibles chez des patients recevant le valproate.
Peau et annexes cutanées : Des cas d'alopécie transitoire ont été observés. On a également noté, quoique rarement, les symptômes suivants : éruptions cutanées, photosensibilité, prurit généralisé, érythème polymorphe, syndrome de Stevens-Johnson, et pétéchies.
On a signalé de rares cas d’épidermolyse nécrosante toxique, y compris le décès d’un nourrisson de six mois qui prenait du valproate et divers autres médicaments en association. Un autre rapport d’épidermolyse nécrosante toxique signale le décès d’un patient de 35 ans souffrant de sida qui prenait divers médicaments de façon concomitante et présentait des antécédents de multiples effets cutanés secondaires à la prise de médicaments.
On a fait état de réactions cutanées graves lors de l’administration concomitante de lamotrigine et de valproate (voir PRÉCAUTIONS – Interactions médicamenteuses).
Système endocrinien : On a noté une irrégularité des menstruations ainsi qu'une aménorrhée secondaire, une augmentation du volume des seins, une galactorrhée et un œdème des parotides chez des patients recevant de l’acide valproïque. On a aussi noté des résultats anormaux aux épreuves de la fonction thyroïdienne (voir PRÉCAUTIONS – Généralités). On a signalé de rares cas spontanés de maladie polykystique ovarienne. Une relation de cause à effet n’a cependant pas été établie.
Troubles psychiques : Il est fait mention de troubles émotifs, de dépression, de psychose, d'agressivité, d'hyperactivité, d’hostilité et de troubles du comportement.
Appareil locomoteur : Le médicament a déjà provoqué de la faiblesse.
Systèmes hématopoïétique et lymphatique : La thrombocytopénie et l’inhibition de la seconde phase de l'agrégation plaquettaire peuvent se manifester par une modification du temps de saignement, des pétéchies, des contusions, la formation d'hématomes, des épistaxis et des hémorragies manifestes (voir PRÉCAUTIONS – Généralités). On a observé également des cas de lymphocytose relative, de macrocytose, d’hypofibrinogénémie, de leucopénie, d'éosinophilie, d'anémie (y compris d'anémie macrocytaire avec ou sans carence en folates), d’anémie aplasique, de pancytopénie, d'hypoplasie médullaire, d’agranulocytose et de porphyrie intermittente aiguë.
Foie : Une légère augmentation du taux des transaminases
[AST (SGOT) et ALT (SGPT)], ainsi que de la lacticodéshydrogénase (LDH), est observée fréquemment et semble dépendre de la dose administrée. Les épreuves biologiques révèlent parfois une élévation de la concentration plasmatique de bilirubine de même que d'autres anomalies de la fonction hépatique. Ces résultats peuvent traduire une hépatotoxicité potentiellement grave (voir MISES EN GARDE).
Métabolisme : On a fait état de cas d'hyperammoniémie (voir
PRÉCAUTIONS
), d'hyponatrémie et de sécrétion inappropriée d'hormone antidiurétique. On a également signalé de rares cas du syndrome de Fanconi, surtout chez des enfants. Enfin, on a fait état d'hyperglycinémie (augmentation des concentrations plasmatiques de glycine) dont l'issue a été fatale chez un patient déjà atteint d'une hyperglycinémie sans cétose. On a signalé une diminution des concentrations de carnitine, mais la pertinence clinique de ce fait demeure indéterminée.
Appareil génito-urinaire : Énurésie et infections des voies urinaires.
Pancréas : On a signalé des cas de pancréatite aiguë, notamment de rares cas d'incidence fatale, associés au traitement par le valproate (voir MISES EN GARDE).
Organes des sens : On a observé des cas, réversibles et irréversibles, de perte de l'ouïe. Cependant, aucun lien de cause à effet n'a encore été établi. On a également signalé des douleurs aux oreilles.
Autres : On a signalé des cas de réaction allergique et d’anaphylaxie. On a noté un oedème des extrémités et de rares cas d'un syndrome s'apparentant au lupus érythémateux. On a également signalé des douleurs osseuses, une augmentation de la toux, des cas de pneumonie, d’otite moyenne, de bradycardie, de vasculite cutanée, de fièvre et d’hypothermie.
EPIVAL comparé à EPIVAL ER
On a comparé, au cours d’une étude croisée de 24 semaines, l’innocuité et l’efficacité d’EPIVAL ER (administré une fois par jour) à celles de doses égales d’EPIVAL (administré b.i.d. ou t.i.d.) chez des patients épileptiques adolescents et adultes souffrant de crises généralisées (n = 44). On a remarqué deux effets secondaires chez un nombre significativement plus élevé de patients ayant pris EPIVAL ER que chez ceux qui ont pris EPIVAL : l’asthénie (15,9 % vs 6,8 % respectivement) et la thrombocytopénie légère causée par le traitement (16,2 % vs 6,8 % respectivement).
Trouble bipolaire
L'incidence des effets secondaires a été mesurée d'après les données tirées de deux études comparatives avec placebo de courte durée (21 jours) portant sur le divalproex de sodium dans le traitement de la manie aiguë ainsi que de deux essais ouverts rétrospectifs de longue durée (jusqu'à 3 ans).
Effets le plus fréquemment observés
Au cours des études comparatives avec placebo de courte durée, les six effets le plus fréquemment observés chez les 89 patients qui ont reçu du divalproex de sodium étaient les suivants : nausées (22 %), céphalées (21 %), somnolence (19 %), douleur (15 %), vomissements (12 %) et étourdissements (12 %).
Dans le cadre des essais rétrospectifs de longue durée, les six effets le plus fréquemment observés chez les 634 patients qui ont reçu du divalproex de sodium étaient les suivants : somnolence (31 %), tremblements (29 %), céphalées (24 %), asthénie (23 %), diarrhée (22 %) et nausées (20 %).
Effets associés à un arrêt du traitement
Au cours des études comparatives avec placebo, les effets secondaires qui ont entraîné l'arrêt du traitement par le valproate chez au moins 1 % des patients étaient les suivants : nausées (4 %), douleur abdominale (3 %), somnolence (2 %) et éruptions cutanées (2 %).
Dans le cadre des essais rétrospectifs de longue durée, les effets secondaires qui ont entraîné l'arrêt du traitement par le valproate chez au moins 1 % des patients étaient les suivants : alopécie (2,4 %), somnolence (1,9 %), nausées (1,7 %) et tremblements (1,4 %). Ces effets apparaissaient habituellement au cours des deux premiers mois de traitement par le valproate, à l'exception de l'alopécie qui est d'abord survenue après trois à six mois de traitement chez huit patients sur 15 qui ont abandonné le traitement par le valproate en raison de cet effet.
Essais comparatifs
Le tableau 1 présente un résumé des effets secondaires qui sont apparus en cours de traitement et qui ont été signalés par les patients au cours des essais comparatifs avec placebo lorsque l'incidence de la réaction était d'au moins 5 % dans le groupe recevant le divalproex de sodium. (La durée maximale du traitement était de 21 jours; la dose maximale chez 83 % des sujets se situait entre 1000 mg et 2500 mg par jour).
| Tableau 1 Effets secondaires apparus pendant le traitement au cours des essais comparatifs avec placebo à court terme et dont l'incidence est ≥ 5 % (administration orale). | ||
| Appareil ou système / Effet secondaire | Pourcentage des patients | |
divalproex de sodium (n = 89) | placebo (n = 97) | |
Organisme entier Céphalées Douleur Blessure accidentelle Asthénie Douleur abdominale Douleurs dorsales | 21,3 14,6 11,2 10,1 9,0 5,6 | 30,9 15,5 5,2 7,2 8,2 6,2 |
Appareil digestif Nausées Vomissements Diarrhée Dyspepsie Constipation | 22,5 12,4* 10,1 9,0 7,9 | 15,5 3,1 13,4 8,2 8,2 |
Système nerveux Somnolence Étourdissements Tremblements | 19,1 12,4 5,6 | 12,4 4,1 6,2 |
| Appareil respiratoire Pharyngite | 6,7 | 9,3 |
| Peau et annexes cutanées Éruptions cutanées | 5,6 | 3,1 |
| * Signification statistique : p < 0,05. | ||
Les effets secondaires suivants ont été notés par au moins 1 %, mais moins de 5 %, des 89 patients qui ont reçu des comprimés d’EPIVAL au cours des deux études cliniques comparatives avec placebo.
Organisme entier : douleurs thoraciques, frissons, frissons et fièvre, kyste, fièvre, infection, douleurs au cou, rigidité du cou;
Appareil cardiovasculaire : hypertension, hypotension, palpitations, hypotension orthostatique, tachycardie, anomalie vasculaire, vasodilatation;
Appareil digestif : anorexie, incontinence anale, flatulences, gastroentérite, glossite, abcès parodontal;
Systèmes hématopoïétique et lymphatique : ecchymoses;
Métabolisme et nutrition : oedème, oedème périphérique;
Appareil locomoteur : arthralgie, arthrose, crampes aux jambes, contractions musculaires;
Système nerveux : rêves inhabituels, démarche anormale, agitation, ataxie, réaction catatonique, confusion, dépression, dipoplie, dysarthrie, hallucinations, hypertonie, hypokinésie, insomnie, paresthésie, augmentation des réflexes, dyskinésie tardive, troubles de la pensée, vertige;
Appareil respiratoire : dyspnée, rhinite;
Peau et annexes cutanées : alopécie, lupus érythémateux discoïde, sécheresse de la peau, furonculose, éruption maculopapuleuse, séborrhée;
Organes des sens : vision anormale, amblyopie, conjonctivite, surdité, sécheresse des yeux, troubles des oreilles, douleurs aux oreilles, douleurs aux yeux, bourdonnement d’oreilles;
Appareil génito-urinaire : dysménorrhée, dysurie, incontinence urinaire.
Effets secondaires chez les patients âgés
Chez les patients âgés de plus de 65 ans, on a observé des cas plus fréquents de blessure accidentelle, d'infection, de douleur et, à un degré moindre, de somnolence et de tremblements, par comparaison aux patients âgés de 18 à 65 ans. La survenue de la somnolence et des tremblements semblait associée à l'arrêt du traitement par le valproate.
ADMINISTRATION INTRAVEINEUSE
Les effets secondaires possibles liés à l'emploi d'EPIJECT I.V. comprennent tous ceux qui sont associés à l'emploi du valproate oral. Les effets secondaires suivants ont été observés spécifiquement avec EPIJECT I.V.
EPIJECT I.V. a été généralement bien toléré dans les études cliniques menées chez 111 volontaires sains adultes de sexe masculin et 352 patients épileptiques, où il a été administré à des doses de 125 à 6000 mg (dose quotidienne totale). Au total, 2 % des sujets ont cessé le traitement en raison d'effets secondaires. Les effets secondaires les plus courants ayant entraîné l'arrêt du traitement par EPIJECT I.V. étaient deux cas de nausées/vomissements et deux cas d'augmentation des taux d'amylase. Les autres effets secondaires ayant entraîné l'arrêt du traitement comprenaient les suivants : hallucinations, pneumonie, céphalées, réaction au point d'injection et démarche anormale.
Les effets secondaires s'étant présentés chez au moins 0,5 % de tous les sujets ayant reçu EPIJECT I.V. au cours des études cliniques apparaissent au tableau 2.
| Tableau 2 Effets secondaires signalés pendant les études sur EPIJECT I.V. | |
| Appareil ou système / Effet secondaire | (n = 463) |
Organisme entier Douleurs thoraciques Céphalées Inflammation au point d'injection Douleur au point d'injection Réaction au point d'injection Douleur (non précisée) | 1,7 % 4,3 % 0,6 % 2,6 % 2,4 % 1,3 % |
| Appareil cardiovasculaire Vasodilatation | 0,9 % |
| Peau et annexes cutanées Sudation | 0,9 % |
Appareil digestif Douleurs abdominales Diarrhée Nausées Vomissements | 1,1 % 0,9 % 3,2 % 1,3 % |
Système nerveux Étourdissements Euphorie Hypoesthésie Nervosité Paresthésie Somnolence Tremblements | 5,2 % 0,9 % 0,6 % 0,9 % 0,9 % 1,7 % 0,6 % |
| Appareil respiratoire Pharyngite | 0,6 % |
| Organes des sens Altération du goût | 1,9 % |
Effets secondaires chez les enfants et les sujets âgés
On n'a signalé aucune préoccupation particulière relativement à l'innocuité chez les 24 patients de 2 à 17 ans, ni chez les 19 patients de plus de 65 ans, ayant reçu EPIJECT I.V. dans le cadre des études cliniques.
SURDOSAGE : SYMPTÔMES ET TRAITEMENT
Le surdosage du valproate peut entraîner la somnolence, le bloc cardiaque et le coma profond. Bien qu'on ait signalé des décès, certains patients se sont rétablis après l'atteinte de concentrations de valproate pouvant s'élever à 2120 mcg/mL.
Dans un cas, l'ingestion de 36 g d'acide valproïque en association avec du phénobarbital et de la phénytoïne a entraîné un coma profond. L'électroencéphalogramme montrait un ralentissement diffus, compatible avec l'état de conscience du sujet. Le rétablissement s'est fait sans incident.
En cas de surdosage, la fraction de médicament non liée aux protéines est élevée; l'hémodialyse seule ou l'hémodialyse accompagnée d'hémoperfusion peut permettre d'éliminer des quantités importantes du médicament. Les bienfaits du lavage gastrique ou des émétiques dépendent du délai écoulé depuis l'ingestion. En cas de surdosage, il faut instaurer un traitement symptomatique général en veillant surtout à prévenir l'hypovolémie et à maintenir un débit urinaire adéquat.
Selon certains rapports, la naloxone annulerait l'effet dépresseur d'un surdosage d'acide valproïque sur le SNC. Cependant, comme la naloxone peut aussi, en théorie, neutraliser les propriétés anticonvulsivantes du valproate, on ne doit l'utiliser qu'avec précaution chez les sujets souffrant d'épilepsie.
POSOLOGIE ET MODE D'ADMINISTRATION
ADMINISTRATION ORALE
Épilepsie
EPIVAL (divalproex de sodium) en comprimés entérosolubles est destiné à la voie orale. La dose initiale recommandée est de 15 mg/kg/jour que l'on augmente, à intervalles d'une semaine, de 5 à 10 mg/kg/jour jusqu'à la suppression des crises, à moins que des effets indésirables ne l'interdisent.
La dose maximale recommandée est de 60 mg/kg/jour. Si la dose quotidienne totale est de 250 mg et plus, on l'administrera en prises fractionnées (voir le tableau 3).
Tableau 3 Dose initiale (15 mg/kg/jour) selon le poids | |||||
| Poids | Dose quotidienne totale (mg) | Dose (mg) d'acide valproïque correspondante | |||
| kg | lb | Dose 1 | Dose 2 | Dose 3 | |
| 10 - 24,9 25 - 39,9 40 - 59,9 60 - 74,9 75 - 89,9 | 22 - 54,9 55 - 87,9 88 - 131,9 132 - 164,9 165 - 197,9 | 250 500 750 1000 1250 | 125 250 250 250 500 | 0 0 250 250 250 | 125 250 250 500 500 |
Passage d’EPIVAL à EPIVAL ER
Les comprimés EPIVAL ER (divalproex de sodium) à libération prolongée à 500 mg sont conçus pour être administrés par voie orale une fois par jour. Afin de conserver les propriétés de libération prolongée du produit, les comprimés d’EPIVAL ER doivent être avalés entiers et non croqués ni écrasés. Il faut informer les patients de prendre EPIVAL ER chaque jour tel que prescrit, toujours au même moment de la journée.
On doit utiliser EPIVAL (divalproex de sodium) en comprimés entérosolubles pour adapter la dose quotidienne et la rendre optimale. Lorsqu’on effectue le passage d’EPIVAL à EPIVAL ER, la dose d’EPIVAL ER doit être le plus près possible de la dose quotidienne d’EPIVAL que prend le patient, sans toutefois la dépasser. Si la dose d’EPIVAL actuelle n’est pas équivalente à un seul comprimé d’EPIVAL ER ou à une combinaison de comprimés d’EPIVAL ER, alors la dose administrée doit être arrondie au nombre de comprimés entiers d’EPIVAL ER le plus proche possible (sans toutefois dépasser la dose quotidienne d’EPIVAL que prend le patient). Comme avec les autres médicaments à base de valproate, le traitement par EPIVAL ER doit être adapté au patient, et il est parfois nécessaire d’ajuster la posologie. Chez certains patients, une administration b.i.d. peut être préférable; dans ce cas, si on ne peut diviser la dose quotidienne en deux prises égales, la plus forte dose devrait être administrée le soir (par ex., pour une dose quotidienne de 1500 mg, en administrer 500 mg le matin et 1000 mg le soir). Si un patient a besoin d’une dose plus précise que le permettent les comprimés d’EPIVAL ER à 500 mg, on peut augmenter la dose en ajoutant le nombre approprié de comprimés entérosolubles d’EPIVAL.
Concentrations thérapeutiques
Aucune corrélation nette n'a encore été établie entre la dose quotidienne, la concentration plasmatique de valproate total et l'effet thérapeutique. Dans l'épilepsie, la concentration plasmatique thérapeutique se situe généralement entre 50 et 100 mcg/mL (de 350 à 700 micromol/L), mais des concentrations plasmatiques inférieures ou supérieures à cet intervalle se sont montrées efficaces chez certains patients (voir PRÉCAUTIONS).
On doit surveiller de près l'état des patients recevant une polythérapie antiépileptique si l'on ajoute un médicament à leur traitement, ou si l'on cesse l'administration ou que l'on modifie la dose d'un médicament (voir PRÉCAUTIONS – Interactions médicamenteuses).
Plus la posologie du divalproex de sodium augmente, plus les concentrations plasmatiques de phénobarbital, de carbamazépine et (ou) de phénytoïne donnés en association sont susceptibles de changer (voir PRÉCAUTIONS – Interactions médicamenteuses).
Il ne faut pas interrompre subitement le traitement des patients souffrant de crises graves, à cause du risque élevé de déclencher un état de mal épileptique compliqué d'hypoxie et de mettre en danger la vie du patient.
Posologie chez les patients âgés
Étant donné la diminution de la clairance du valproate libre et l’augmentation du risque de somnolence chez ces patients, il convient de réduire la dose initiale. On doit également, chez le patient âgé, augmenter la dose plus graduellement, suivre régulièrement la consommation de liquides et d’aliments, ainsi que surveiller les signes d’apparition de déshydratation, de somnolence, d’infections urinaires et d’autres effets secondaires. Il faut songer à réduire la dose, voire même à interrompre l’administration du valproate, chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien ou encore une somnolence excessive La dose thérapeutique optimale doit être établie en fonction de la réponse clinique du patient (voir MISES EN GARDE).
Effets secondaires liés à la dose
La fréquence des effets secondaires (particulièrement l'élévation du taux des enzymes hépatiques et la thrombocytopénie) peut augmenter avec la dose. La probabilité de thrombocytopénie semble s'accroître significativement à des concentrations de valproate total ≥ 110 mcg/mL chez la femme ou ≥ 135 mcg/mL chez l’homme (voir PRÉCAUTIONS). Par conséquent, il est important d'évaluer les bienfaits thérapeutiques pouvant résulter de l'administration de doses plus élevées par rapport au risque d'une augmentation de la fréquence des effets secondaires.
Irritation gastro-intestinale
En cas d'irritation gastro-intestinale, l'ingestion du médicament au moment des repas ou l'augmentation progressive de la posologie après l'administration d'une dose initiale faible se révèlent souvent des mesures utiles. Il ne faut pas croquer les comprimés. Le fait de prendre un médicament à base de valproate en même temps que des aliments ne devrait pas causer de problème clinique dans le traitement de patients épileptiques.
Passage de Depakene® à EPIVAL
EPIVAL (divalproex de sodium) en comprimés entérosolubles se dissocie en ion valproate dans le tractus gastro-intestinal. L'absorption des comprimés de divalproex de sodium est uniforme et constante; les comprimés étant entérosolubles, elle est cependant retardée d'une heure par rapport à celle des capsules de DEPAKENE® (acide valproïque).
La biodisponibilité des comprimés de divalproex de sodium (EPIVAL et EPIVAL ER) est équivalente à celle des capsules de DEPAKENE® (acide valproïque).
Chez les patients qui recevaient DEPAKENE® (acide valproïque), le traitement par EPIVAL doit être entrepris à la même dose quotidienne et à la même fréquence d'administration. Une fois que le patient est stabilisé avec la prise d'EPIVAL, on peut choisir une posologie b.i.d. ou t.i.d. chez certains patients. Lorsque l'on ajuste la posologie du valproate ou de médicaments concomitants, il faut surveiller de plus près les concentrations plasmatiques du valproate et des autres médicaments de même que l'état clinique du patient.
Manie aiguë
La posologie initiale recommandée est de 250 mg trois fois par jour. La dose doit être augmentée aussi rapidement que possible de façon à atteindre la dose thérapeutique la plus faible permettant d'obtenir l'effet clinique désiré ou les concentrations plasmatiques souhaitées.
Dans le cadre des études comparatives avec placebo, 84 % des patients ont reçu et toléré des doses maximales s'échelonnant de 1000 mg/jour à 2500 mg/jour. La dose maximale recommandée est de 60 mg/kg/jour.
Le lien entre la concentration plasmatique et la réponse clinique n'a pas été établi dans le cas d'EPIVAL. Au cours des études cliniques comparatives, 79 % des patients ont obtenu et toléré des concentrations plasmatiques de valproate se situant entre 50 mcg/mL et 125 mcg/mL.
Lorsqu'on modifie un traitement comportant des médicaments qui entraînent une induction des enzymes microsomaux du foie (par ex., carbamazépine) ou d'autres médicaments qui interagissent avec le valproate (voir PRÉCAUTIONS – Interactions médicamenteuses), il est recommandé de surveiller les concentrations plasmatiques du valproate.
ADMINISTRATION INTRAVEINEUSE
EPIJECT I.V. (acide valproïque injectable, sous forme de sel sodique) est indiqué comme traitement intraveineux de rechange chez les patients dont l'état est déjà maîtrisé par la prise de valproate oral et chez qui l'administration par voie orale est temporairement impossible. La dose quotidienne totale d'EPIJECT I.V. doit être équivalente à la dose quotidienne totale de valproate administrée par voie orale. Les données relatives à l'innocuité chez les patients devant recevoir des doses quotidiennes de valproate i.v. supérieures à 2000 mg ou une administration i.v. excédant 48 heures sont insuffisantes.
EPIJECT I.V. est réservé à l'administration intraveineuse. Il faut le diluer à l’aide d’un diluant compatible de façon à obtenir une concentration finale de 2 mg/mL (voir RENSEIGNEMENTS PHARMACEUTIQUES – Compatibilité des solutions diluées). Jeter tout reste.
EPIJECT I.V. doit être administré par perfusions d’une durée de 60 minutes chacune, selon la même dose et la même fréquence que le valproate oral (toutes les six heures), sans excéder un débit de 10 mg/min. Il peut être nécessaire de mesurer les concentrations plasmatiques et d'ajuster la posologie.
EPIJECT I.V. doit être administré pendant un maximum de 48 heures, à une dose n'excédant pas 2000 mg/jour (500 mg/dose) et à un débit n'excédant pas 10 mg/min. Les données relatives à l’administration du médicament à des doses plus fortes et à des débits d’administration plus rapides, de même que pour une durée de perfusion supérieure à deux jours, sont insuffisantes.
Si la dose quotidienne totale excède 250 mg, il faut la donner en prises fractionnées. Toutefois, l'équivalence entre EPIJECT I.V. et le valproate oral (DEPAKENE) à l'état d'équilibre n'a été évaluée que dans le cadre d'un schéma posologique où les doses étaient administrées aux six heures. On ignore si, en administrant EPIJECT I.V. moins souvent (c.-à-d. deux ou trois fois par jour), les concentrations plasmatiques minimales seraient inférieures à celles du valproate oral administré selon le même schéma posologique. Ainsi, lorsque EPIJECT I.V. est administré deux ou trois fois par jour, il peut être nécessaire de surveiller étroitement les concentrations plasmatiques minimales.
La perfusion rapide d'EPIJECT I.V. a été associée à une augmentation de l'incidence des effets secondaires. On dispose de peu de données relativement aux temps de perfusion de moins de 60 minutes ou aux débits de perfusion > 10 mg/min (voir EFFETS SECONDAIRES).
Si la nature de la solution et du contenant le permet, il faut inspecter les solutions parentérales avant de les administrer, afin de s'assurer qu'elles ne renferment pas de particules et qu'elles n'ont pas changé de couleur.
RENSEIGNEMENTS PHARMACEUTIQUES
FORME ORALE
Substance médicamenteuse
Dénomination commune : Divalproex de sodium
Noms de l'USAN : INN : valproate semisodium
BAN : semisodium valproate
Nom chimique : Propyle-2 pentanoate de sodium • acide propyle-2 pentanoïque
Poids moléculaire : (310,14)
Formule moléculaire : (C16H31NaO4)
Formule développée : 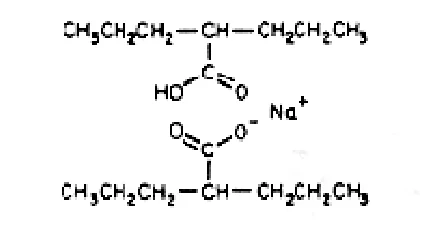
Description :
Le divalproex de sodium est un complexe stable de coordination entre des quantités équimolaires (1:1) de valproate sodique et d'acide valproïque formé au cours de la neutralisation partielle de l'acide valproïque à l'aide d'un demi-équivalent d'hydroxyde de sodium. Il s'agit d'une poudre blanche d'odeur caractéristique, très soluble dans de nombreux solvants organiques et dans les solutions aqueuses basiques.
Composition :
Comprimés entérosolubles EPIVAL : polymères cellulosiques, dioxyde de silicium (silice), monoglycérides diacétylés, polyvidone, amidon prégélatinisé (contient de l'amidon de maïs), talc, dioxyde de titane et vanilline.
En outre, les différents comprimés contiennent les substances suivantes :
Comprimés à 125 mg : FD&C rouge n° 40
Comprimés à 250 mg : FD&C jaune n° 6
Comprimés à 500 mg : D&C rouge n° 30, FD&C bleu n° 2
Comprimés à libération prolongée EPIVAL ER : hydroxypropylméthylcellulose, lactose, cellulose microcristalline, polydextrose, polyéthylèneglycol, sorbate de
potassium, propylèneglycol, gomme laque, dioxyde de silicium (silice), dioxyde de titane et triacétine.
En outre, les comprimés contiennent les substances suivantes :
Comprimés à 500 mg : FD&C bleu n° 1 et oxyde de fer
Stabilité et conditions d'entreposage :
Conserver les comprimés d’EPIVAL et d’EPIVAL ER entre 15 et 25 °C (59 et 77 °F). Craint la lumière.
FORME INTRAVEINEUSE
Substance médicamenteuse
Dénomination commune : Valproate sodique
Noms de l'USAN : Valproate sodique
Nom chimique : Propyle-2 pentanoate de sodium
Poids moléculaire : 166,2 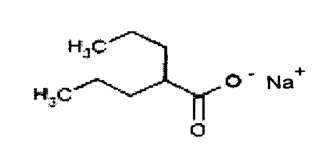
Formule moléculaire : C8H15NaO2
Formule développée :
Description :
L'acide valproïque est un liquide d’odeur caractéristique, transparent et visqueux, allant de l’incolore au brun pâle. Peu soluble dans l'eau, la substance en vrac présente des propriétés de solubilité apparentées à celles des acides carboxyliques aliphatiques. Le composé est très soluble dans une base diluée et légèrement soluble dans les acides minéraux aqueux dilués.
Le valproate sodique (propyle-2 pentanoate de sodium) est le sel sodique de l'acide valproïque. Il s'agit d'une poudre inodore de couleur blanche, cristalline et déliquescente.
L'acide valproïque (Abbott-044089) est converti en valproate sodique (Abbott-044090) pendant la fabrication du produit.
Composition :
EPIJECT I.V. (acide valproïque injectable, sous forme de sel sodique) est une solution parentérale d’acide valproïque transparente, incolore et apyrogène. Il est offert en flacons uniservices contenant 5 mL de solution et est destiné uniquement à l’administration par voie intraveineuse. Chaque mL renferme du valproate sodique équivalant à 100 mg d’acide valproïque, 0,40 mg d’édétate disodique et de l’eau pour préparations injectables. Le pH est ajusté à une valeur entre 7,0 et 9,0 avec de l’hydroxyde de sodium et (ou) de l’acide chlorhydrique. Aucun agent de conservation n’a été ajouté.
Stabilité et conditions d’entreposage :
Conserver les flacons entre 15 et 25 °C. Aucun agent de conservation n’a été ajouté. Jeter tout reste.
Compatibilité des solutions diluées :
EPIJECT I.V. (acide valproïque injectable, sous forme de sel sodique) doit être dilué à l’aide d'un diluant compatible de façon à obtenir une concentration finale de 2 mg/mL. EPIJECT I.V. s'est révélé physiquement compatible et chimiquement stable dans les solutions parentérales suivantes pendant au moins 24 heures, lorsqu'il était entreposé dans des contenants de verre ou de polychlorure de vinyle (PVC) à la température ambiante (15 à 30 °C) :
- Dextrose à 5 % injectable USP
- Chlorure de sodium à 0,9 % injectable USP
- Ringer-lactate injectable USP
Nota : • Si la nature de la solution et du contenant le permet, il faut inspecter les solutions parentérales avant de les administrer, afin de s'assurer qu'elles ne renferment pas de particules et qu'elles n'ont pas changé de couleur. Jeter tout reste.
Utiliser les solutions préparées dans les 24 heures.
PRÉSENTATION
EPIVAL (divalproex de sodium) est présenté sous forme de comprimés entérosolubles dosés à 125 mg (comprimés rose saumon), à 250 mg (comprimés pêche) et à 500 mg (comprimés rose). Les comprimés d’Epival à 125 mg sont offerts en flacons de 100, tandis que les comprimés d’Epival à 250 mg et à 500 mg sont offerts en flacons de 100 et de 500.
EPIVAL ER (divalproex de sodium) est présenté sous forme de comprimés à libération prolongée de couleur grise avec le logo de l’entreprise et le Code Abbo HC. Chaque comprimé d’EPIVAL ER contient du divalproex de sodium équivalent à 500 mg d’acide valproïque. Offerts en flacons de 60, de 100 et de 500 comprimés.
EPIJECT I.V. (acide valproïque injectable, sous forme de sel sodique), équivalant à 100 mg d'acide valproïque par mL, est offert en flacons uniservices de 10 mL, contenant chacun 5 mL de solution stérile dans des plateaux de cinq flacons.