


Monographie de produit - Estalis 140/50 mcg
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Non applicable.
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants .................................................................................................................. 4
1.2 Personnes âgées .................................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................ 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.1 Considérations posologiques ................................................................................. 5
4.2 Posologie recommandée et modification posologique ......................................... 6
4.4 Administration ....................................................................................................... 6
4.5 Dose oubliée .......................................................................................................... 7
5 SURDOSAGE ................................................................................................................. 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 8
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 9
7.1 Populations particulières ..................................................................................... 17
7.1.1 Femmes enceintes ........................................................................................... 17
7.1.2 Allaitement ...................................................................................................... 17
7.1.3 Enfants ............................................................................................................. 17
7.1.4 Personnes âgées .............................................................................................. 17
8 EFFETS INDÉSIRABLES ................................................................................................. 18
8.1 Aperçu des effets indésirables ............................................................................. 18 8.2 Effets indésirables observés dans les essais cliniques ......................................... 19
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............ 20
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 21
8.5 Effets indésirables observées après la mise en marché ....................................... 22
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 22
9.2 Aperçu des interactions médicamenteuses ......................................................... 22
9.3 Interactions médicaments-style de vie ................................................................ 22
9.4 Interactions médicament-médicament ............................................................... 22
9.5 Interactions médicament-aliment ....................................................................... 25
9.6 Interactions médicament-herbe médicinale ........................................................ 25
9.7 Interactions médicament-tests de laboratoire .................................................... 25
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 26
10.1 Mode d’action ..................................................................................................... 26
10.2 Pharmacodynamie ............................................................................................... 27
10.3 Pharmacocinétique .............................................................................................. 28
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................ 30
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................... 31
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 32
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................... 32
14 ESSAIS CLINIQUES ...................................................................................................... 33
14.1 Essais cliniques par indication ............................................................................. 33
Traitement des symptômes vasomoteurs ....................................................................... 33
Protection contre l’hyperplasie de l’endomètre ............................................................. 34
15 MICROBIOLOGIE ........................................................................................................ 35
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 35
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .................................................. 37
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ESTALISMD (acétate de noréthindrone et estradiol-17ß) est indiqué pour :
- le soulagement des symptômes ménopausiques et postménopausiques se présentant dans les états de carence œstrogénique naturelle ou consécutive à une intervention chirurgicale, p. ex., les bouffées de chaleur, les troubles du sommeil et l’atrophie vulvovaginale.
ESTALIS n’est recommandé pour l’indication susmentionnée que chez les femmes dont l'utérus est intact, étant donné qu’il contient un progestatif dont le rôle consiste à prévenir l'hyperplasie et le carcinome de l'endomètre.
1.1 Enfants
Enfants : ESTALIS n’est pas indiqué chez les enfants.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Aucune étude clinique n’a été menée pour évaluer les effets d’ESTALIS chez les femmes âgées de plus de 65 ans. Par conséquent, ESTALIS n’est pas recommandé chez les femmes de plus de 65 ans.
2 CONTRE-INDICATIONS
ESTALIS est contre-indiqué chez :
- Les patientes avec une hypersensibilité connue ou soupçonnée au médicament ou à tout ingrédient de la formulation ou quelque composant du timbre. Pour une liste complète, consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Les patientes avec une néoplasie maligne œstrogénodépendante ou progestodépendante, connue ou soupçonnée (p. ex., cancer de l’endomètre)
- Les patientes avec une hyperplasie endométriale
- Les patientes avec un cancer du sein connu ou soupçonné, ou des antécédents de cancer du sein
- Les patientes avec une grossesse connue ou soupçonnée
Les patientes avec une thromboembolie veineuse confirmée, évolutive ou antérieure
(p. ex., thrombose veineuse profonde ou embolie pulmonaire) ou une thrombophlébite évolutive
- Les patientes avec des troubles thrombophiles connus
- Les patientes avec des anomalies fonctionnelles ou des affections hépatiques, caractérisées par le non-retour à la normale des épreuves fonctionnelles hépatiques
- Les patientes avec des saignements génitaux anormaux non diagnostiqués
- Les patientes avec une thromboembolie artérielle évolutive ou antérieure (p. ex., accident vasculaire cérébral, infarctus du myocarde, maladie coronarienne)
- Les patientes avec une porphyrie
- Les patientes avec une perte partielle ou complète de la vue causée par une affection vasculaire ophtalmique
- Les patientes avec une migraine classique
- Les patientes qui allaitent
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
L’essai clinique de la Women’s Health Initiative (WHI) a examiné les bienfaits et les risques pour la santé de l’association œstroprogestative (n = 16 608) et de l’œstrogénothérapie simple (n = 10 739) administrées par voie orale à des femmes ménopausées âgées de 50 à 79 ans.
Les résultats du volet de cet essai portant sur l’association œstroprogestative (âge moyen des sujets = 63,3 ans) font état d’un risque accru d’infarctus du myocarde (IM), d’accident vasculaire cérébral, de cancer envahissant du sein, d’embolie pulmonaire et de thrombose veineuse profonde chez les femmes ménopausées ayant reçu un traitement d’œstrogènes conjugués équins (OCE, 0,625 mg/j) combiné à de l’acétate de médroxyprogestérone (AMP, 2,5 mg/j) pendant 5,2 ans, comparativement aux femmes traitées par placebo.
Les résultats du volet de la WHI portant sur l’œstrogénothérapie simple (âge moyen des sujets = 63,6 ans) indiquent un risque plus élevé d’accident vasculaire cérébral et de thrombose veineuse profonde chez les patientes ayant subi une hystérectomie et traitées par OCE seuls (0,625 mg/j) pendant 6,8 ans que chez celles traitées par placebo.
Les points suivants doivent donc être examinés avec soin au moment de prescrire ces médicaments.
- Les œstrogènes, associés ou non à des progestatifs, ne doivent pas être prescrits comme traitement de prévention primaire ou secondaire des maladies cardiovasculaires.
- Les œstrogènes, associés ou non à des progestatifs, doivent être prescrits à la plus faible dose efficace pour l’indication approuvée.
- Les œstrogènes, associés ou non à des progestatifs, doivent être prescrits pendant la plus courte période possible, en regard de l’indication approuvée.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- On doit toujours amorcer et poursuivre le traitement à la dose efficace la plus faible.
- On peut avoir recours à l’hormonothérapie substitutive reposant sur l’administration d’œstrogènes employés seuls ou sur une association œstroprogestative seulement si les bienfaits l’emportent sur les risques dans chaque cas particulier.
- ESTALIS doit être administré sous forme d’un traitement continu (application ininterrompue 2 fois par semaine).
On peut amorcer le traitement par ESTALIS (acétate de noréthindrone et estradiol-17ß)
immédiatement chez les femmes qui ne prennent pas d’œstrogènes par voie orale. Chez celles qui suivent une œstrogénothérapie par voie orale, le traitement par ESTALIS pourra être amorcé dès la réapparition des symptômes ménopausiques, après l’arrêt du traitement par voie orale.
Les associations œstroprogestatives sont indiquées chez les femmes dont l’utérus est intact. Deux timbres ESTALIS (acétate de noréthindrone et estradiol-17ß) sont offerts : 140 mcg d’acétate de noréthindrone et 50 mcg d’estradiol par jour (9 cm2), et 250 mcg d’acétate de noréthindrone et 50 mcg d’estradiol par jour (16 cm2). Quel que soit le schéma thérapeutique choisi, il faut réévaluer périodiquement les besoins en matière d'hormonothérapie substitutive en vue de la maîtrise des symptômes ménopausiques. Il convient d’essayer de réduire la dose ou de mettre fin au traitement à intervalles de 3 à 6 mois.
4.2 Posologie recommandée et modification posologique
Traitement d’association continu :
Le timbre ESTALIS dosé à 140/50 ou à 250/50 mcg par jour (16 cm2) doit être porté continuellement sur l’abdomen ou les fesses. Un nouveau timbre doit être appliqué 2 fois par semaine au cours d’un cycle de 28 jours. Des saignements utérins irréguliers peuvent apparaître, en particulier au cours des 6 premiers mois de traitement, mais ils diminuent généralement au fil du temps et font souvent place à une aménorrhée.
Si des saignements utérins irréguliers persistent et que des mesures diagnostiques appropriées ont permis d’exclure une affection utérine, il peut être plus indiqué de prescrire ESTALIS selon un schéma séquentiel.
Aucune étude n’a été réalisée chez des patientes atteintes d’insuffisance rénale ou hépatique.
Toutes les préparations d'œstrogènes sont contre-indiquées en présence d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS).
ESTALIS n’est pas indiqué chez les enfants.
4.4 Administration
Application du timbre
Le médecin discutera au préalable avec la patiente de l'endroit qui convient le mieux à l’application du timbre. Après avoir retiré le timbre de son enveloppe et avoir enlevé une moitié de la pellicule protectrice, appliquer immédiatement le côté adhésif du timbre ESTALIS sur la peau sèche, propre et intacte à l'endroit choisi, puis retirer la seconde moitié de la pellicule protectrice. La peau à cet endroit ne devra être ni grasse, ni lésée ou irritée, ni être exposée au soleil. Le point d'application choisi devra également être un endroit où la peau est le plus possible exempte de plis causés par les mouvements du corps (les fesses ou le bas de l'abdomen). Éviter d'appliquer le timbre au niveau de la taille, là où le frottement des vêtements pourrait le faire décoller. Appuyer fermement sur le timbre avec la paume de la main pendant au moins 10 secondes pour qu'il reste bien en place et s'assurer qu'il adhère bien, particulièrement sur les bords. S’il se décolle, on pourra l'appliquer de nouveau, mais, s'il n'adhère plus, il faudra le remplacer. Dans un cas comme dans l'autre, le calendrier de traitement initial devra être respecté. Les timbres ne doivent pas être appliqués au même endroit pendant au moins une semaine.
Les timbres ESTALIS ne doivent pas être appliqués sur les seins en raison des effets nocifs qu’ils pourraient avoir sur le tissu mammaire.
4.5 Dose oubliée
Si la patiente a oublié d’appliquer un timbre ESTALIS, elle doit le faire dès que possible. Le timbre suivant doit être appliqué selon le calendrier de traitement initial. L’interruption du traitement peut accroître le risque de récidive des symptômes ainsi que des saignements de retrait et des microrragies.
5 SURDOSAGE
Symptômes du surdosage
De nombreux rapports sur l’ingestion par de jeunes enfants de fortes doses d’œstrogènes et de contraceptifs oraux contenant des œstrogènes n’ont révélé aucun effet nocif aigu grave. Chez la femme, l’absorption d’une surdose d’œstrogènes peut causer des nausées, des malaises mammaires, une rétention aqueuse, des ballonnements ou des saignements vaginaux.
L’absorption d’une surdose de progestatifs (p. ex., acétate de noréthindrone) a été associée à une humeur dépressive, de la fatigue, de l’acné et de l’hirsutisme.
Traitement en cas de surdosage
En raison du mode d'administration (transdermique) d’ESTALIS, le retrait du timbre cutané peut faire rapidement baisser les concentrations plasmatiques d'estradiol-17ß et d’acétate de noréthindrone. Prescrire un traitement symptomatique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / Concentration / Composition | Ingrédients non médicinaux |
| Transdermique | Timbre à 140/50 μg/jour et 250/50 μg/jour | Les autres substances sont le silicone (BIO PSAMD X7-4603), un adhésif multipolymérique à base d’acrylique (GelvaMD 737), la povidone USP, l’acide oléique NF et le dipropylèneglycol. |
ESTALIS est un timbre transdermique qui ne renferme pas d’alcool et comprend 3 couches, dont une matrice adhésive. De la surface visible du dessus à celle qui est en contact avec la peau, sont disposées l’une sous l’autre une membrane de support, une matrice adhésive et une pellicule protectrice. L’une des faces de la matrice adhésive (qui renferme l’estradiol-17ß et l’acétate de noréthindrone) est appliquée contre un film laminé composé de polyester/acétate d’éthylène vinyle, et l’autre est protégée par une pellicule transparente amovible, imprégnée de polymère fluoré. La pellicule transparente amovible doit être enlevée pour que le médicament puisse être libéré. Chaque timbre est inséré dans une enveloppe thermoscellée. 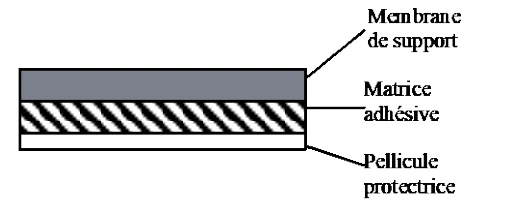
ESTALIS 140/50 et 250/50 renferment une association fixe d’acétate de noréthindrone et d’estradiol-17ß. Les timbres ESTALIS libèrent simultanément des quantités réglées d’acétate de noréthindrone et d’estradiol-17ß à travers la peau pendant un maximum de 4 jours.
Les ingrédients actifs qui entrent dans la composition du système sont l’estradiol, USP et l’acétate de noréthindrone, USP. Les autres ingrédients sont inactifs sur le plan pharmacologique et comprennent un adhésif multipolymérique à base de silicone (BIO-PSA X7-4603) et d’acrylique (Gelva 737), de la povidone, USP, de l’acide oléique NF et du dipropylèneglycol.
Les boîtes d’ESTALIS (acétate de noréthindrone et estradiol-17ß) comprennent les systèmes suivants :
| ESTALIS 140/50 | ESTALIS 250/50 | |
Dose nominale d'estradiol- 17ß libérée in vivo | 50 mcg/jour | 50 mcg/jour |
| Dose nominale d'acétate de noréthindrone libérée in vivo | 140 mcg/jour | 250 mcg/jour |
| Contenu total d'estradiol-17ß | 0,62 mg | 0,51 mg |
Contenu total d'acétate de noréthindrone | 2,7 mg | 4,8 mg |
Surface de libération du/des médicament(s) | 9 cm2 | 16 cm2 |
| Forme du timbre | Rond | Rond |
| Présentation | Boîte de 8 timbres | Boîte de 8 timbres |
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Cancérogenèse et mutagenèse
Cancer du sein
Les données épidémiologiques disponibles indiquent que l’association œstroprogestative chez les femmes ménopausées comporte un risque accru de cancer du sein envahissant.
Dans le cadre du volet de l’essai de la WHI portant sur l’association œstroprogestative, sur 10 000 femmes traitées pendant un an, on a remarqué :
huit cas de plus de cancer du sein envahissant (38 femmes traitées par association
œstroprogestative contre 30 femmes recevant le placebo).
Les résultats de la WHI révèlent en outre que les cancers du sein envahissants diagnostiqués chez les femmes traitées par association œstroprogestative étaient comparables, sur le plan histologique, à ceux diagnostiqués dans le groupe placebo, mais qu’ils étaient en revanche plus gros (moyenne [écart-type] respective de 1,7 cm [1,1] c. 1,5 cm [0,9], respectivement; p = 0,04) et étaient à un stade plus avancé. De plus, le pourcentage de femmes dont les mammographies présentaient des anomalies (suivi à court terme recommandé, anomalie suspecte ou anomalie fortement évocatrice d’une malignité) a été sensiblement plus élevé dans le groupe traité par association œstroprogestative que dans le groupe placebo. Cette différence a été observée après un an et s’est maintenue par la suite.
Dans le volet de la WHI évaluant l’œstrogénothérapie simple, aucune différence statistiquement significative dans le taux de cancer du sein envahissant n’a été observée entre les femmes ayant subi une hystérectomie et traitées par œstrogènes conjugués équins et celles traitées par placebo.
Il est recommandé de ne pas prescrire d’œstrogènes, associés ou non à des progestatifs, aux femmes qui souffrent, ou ont déjà souffert, d’un cancer du sein (voir la section 2 CONTRE-INDICATIONS).
Il convient de prescrire avec prudence des œstrogènes, associés ou non à des progestatifs, aux femmes qui présentent des facteurs de risque connus de cancer du sein, notamment d’importants antécédents familiaux de cancer du sein (chez un membre de la famille au premier degré) ou une affection mammaire associée à un risque accru (nodule, mastose sclérokystique, anomalie à la mammographie et/ou hyperplasie atypique révélée à une biopsie du sein).
Les autres facteurs connus du cancer du sein comme la nulliparité, l’obésité, l’apparition précoce des premières règles, l’âge avancé à la première grossesse à terme et la ménopause, doivent aussi être évalués.
Il est recommandé que les femmes passent une mammographie avant le début du THS, puis à intervalles réguliers durant le traitement, selon la fréquence jugée appropriée par le médecin traitant et le risque perçu pour chaque patiente.
Les bienfaits généraux et les risques possibles du traitement hormonal substitutif doivent être examinés avec soin et discutés à fond avec la patiente. Il est notamment important d’informer la patiente qu’il existe un faible risque accru qu’un diagnostic de cancer du sein soit posé après quatre ans de THS par association œstroprogestative (selon les résultats de l’essai WHI) et d’évaluer ce risque en regard des bienfaits connus du traitement.
Il faut également recommander à la patiente de procéder régulièrement à un auto-examen des seins et lui enseigner comment faire ce dernier.
Hyperplasie et carcinome de l’endomètre
Chez les femmes dont l’utérus est intact, les œstrogènes doivent être prescrits en association avec une dose appropriée de progestatifs pour prévenir l’hyperplasie ou le carcinome de l’endomètre.
Le risque de cancer ou d’hyperplasie de l’endomètre chez les femmes dont l’utérus est intact qui emploient l’œstrogénothérapie non compensée est plus élevé que chez celles qui n’ont pas recours à ce traitement et semble être fonction de la durée du traitement et de la dose d’œstrogène. Le risque le plus élevé de cancer ou d’hyperplasie de l’endomètre semble associé à l’emploi prolongé du traitement. On a constaté qu’un traitement progestatif concomitant adéquat réduit la fréquence d’hyperplasie de l’endomètre et, par conséquent, le risque de cancer de l’endomètre associé à l’emploi de l’œstrogénothérapie au long cours (voir la section 10 PHARMACOLOGIE CLINIQUE, Administration concomitante de progestatifs). Cancer des ovaires
De récentes études épidémiologiques ont démontré que l’administration d’une hormonothérapie substitutive (œstrogénothérapie seule ou association œstroprogestative), particulièrement pendant une période de 5 ans ou plus, a été associée à un risque accru de cancer des ovaires. Par ailleurs, les données épidémiologiques issues d’une méta-analyse semblent indiquer que même si le risque de cancer des ovaires diminue progressivement à l’arrêt du traitement, le risque de tumeur séreuse ou endométrioïde demeure sensiblement élevé plus de 5 ans (délai médian de 10 ans suivant la dernière administration) après l’arrêt d’une hormonothérapie de longue durée (durée médiane du traitement de 9 ans).
Carcinomes hépatocellulaires
Des cas de carcinome hépatocellulaire ont également été signalés chez des femmes qui prenaient des contraceptifs oraux renfermant des œstrogènes. La relation de causalité entre cette affection maligne et ces médicaments demeure cependant inconnue.
Cardiovasculaire
Les résultats des études Heart and Estrogen/progestin Replacement Studies (HERS et HERS II) et de l’essai clinique de la Women’s Health Initiative (WHI) indiquent que l’association œstroprogestative comporte un risque accru de maladie coronarienne chez les femmes ménopausées. Les résultats de l’essai de la WHI indiquent en outre que l’œstrogénothérapie simple et l’association œstroprogestative sont associées à une augmentation du risque d’accident vasculaire cérébral chez les femmes ménopausées.
Résultats de l’essai de la WHI
Sur 10 000 femmes suivies pendant un an dans le cadre du volet de la WHI portant sur l’association œstroprogestative, on a décelé :
huit (8) cas de plus d’accident vasculaire cérébral (29 femmes traitées par association
œstroprogestative contre 21 femmes recevant le placebo);
sept (7) cas de plus de maladie coronarienne (37 femmes traitées par association
œstroprogestative contre 30 recevant le placebo).
Sur 10 000 femmes suivies pendant un an dans le cadre du volet de la WHI portant sur l’œstrogénothérapie simple chez des femmes ayant subi une hystérectomie, on a décelé :
douze (12) cas de plus d’accident vasculaire cérébral (44 femmes traitées par
œstrogénothérapie simple contre 32 femmes recevant le placebo);
- aucune différence statistiquement significative dans le taux de maladie coronarienne.
Résultats des études HERS et HERS II
Dans le cadre de l’étude Heart and Estrogen/progestin Replacement Study (HERS) menée auprès de femmes ménopausées souffrant de cardiopathies confirmées (n = 2763; âge moyen de 66,7 ans) – un essai clinique randomisé contrôlé contre placebo sur la prévention secondaire de la maladie coronarienne – l’administration par voie orale de 0,625 mg/j d’œstrogènes conjugués équins (OCE) et de 2,5 mg d’acétate de médroxyprogestérone (AMP) n’a démontré aucun effet cardiovasculaire bénéfique. Ainsi, l’association OCE et AMP n’a pas réduit le taux global de maladie coronarienne chez les femmes ménopausées atteintes d’une maladie coronarienne confirmée et suivies pendant en moyenne 4,1 ans. En fait, davantage de cas de maladie coronarienne ont été observés dans le groupe traité aux hormones que dans le groupe placebo durant la première année, mais non durant les années subséquentes.
Parmi le groupe de femmes ayant participé à l’enquête HERS initiale, 2321 ont accepté de participer à une étude de prolongation ouverte, désignée HERS II. La période de suivi moyenne durant cette autre phase a été de 2,7 ans, portant la période totale de suivi à 6,8 ans. Au terme de ces 6,8 années, l’hormonothérapie n’avait pas réduit le risque d’événements cardiovasculaires chez les femmes souffrant de maladie coronarienne.
Tension artérielle
Chez certaines femmes, le traitement hormonal substitutif peut provoquer une élévation de la tension artérielle, laquelle doit donc être surveillée durant ce type de traitement. L’élévation de la tension artérielle chez des patientes auparavant normotendues ou hypertendues doit être évaluée et peut nécessiter l’arrêt du THS.
Endocrinien/métabolisme
Métabolisme du glucose et des lipides
Une diminution de la tolérance au glucose et du métabolisme des lipides a été observée chez un pourcentage significatif de femmes périménopausées et ménopausées. Les patientes diabétiques ou prédisposées au diabète doivent donc faire l’objet d’un suivi étroit, afin de déceler toute modification dans le métabolisme des glucides ou des lipides, en particulier des taux sanguins de triglycérides.
Les femmes atteintes d’hypertriglycéridémie familiale exigent une surveillance particulière, et il est recommandé d’adopter chez ces patientes des mesures hypolipémiantes avant de commencer le THS.
Métabolisme du calcium et du phosphore
Comme l’usage prolongé d’œstrogènes, associés ou non à des progestatifs, influence le métabolisme du calcium et du phosphore, ce traitement doit être administré avec prudence aux femmes qui souffrent de troubles métaboliques et de maladies osseuses malignes associés à une hypercalcémie et celles atteintes d’insuffisance rénale.
Hypothyroïdie
La fonction thyroïdienne doit être surveillée régulièrement chez les patientes qui ont besoin d’une hormonothérapie thyroïdienne substitutive et qui prennent également des œstrogènes, pour s’assurer que leurs taux d’hormone thyroïdienne demeurent à l’intérieur d’une fourchette acceptable (voir la section 9.7 Interactions médicament-tests de laboratoire).
Génito-urinaire
Saignements vaginaux
Les saignements vaginaux anormaux par leur durée, leur irrégularité ou leur abondance, qui surviennent durant le traitement, doivent être évalués par des méthodes diagnostiques appropriées afin d’écarter la possibilité de malignité utérine, et la pertinence de l’hormonothérapie doit être réévaluée.
Léiomyome utérin
La prise d’œstrogènes peut favoriser la croissance d’un léiomyome utérin déjà existant. Le cas échéant, ou en cas de douleur ou de sensibilité au niveau d’un léiomyome, le traitement doit être cessé et un examen approprié doit être effectué.
Endométriose
L’administration d’œstrogènes peut entraîner la réapparition ou l’aggravation de symptômes et de signes physiques associés à un diagnostic antérieur d’endométriose.
Hématologique
Thromboembolie veineuse
Les données épidémiologiques disponibles indiquent que la prise d’œstrogènes, associés ou non à des progestatifs, par les femmes ménopausées est associée à un risque accru de thromboembolie veineuse.
Dans le cadre du volet sur l’association œstroprogestative de la WHI, sur 10 000 femmes traitées par œstroprogestatifs pendant un an, on a recensé 18 cas de plus de thromboembolie veineuse, dont huit cas de plus d’embolie pulmonaire.
Quant au volet sur l’œstrogénothérapie simple, sept cas de plus de thromboembolie veineuse ont été rapportés sur 10 000 femmes traitées pendant un an; aucune différence statistiquement significative n’a cependant été observée quant aux taux d’embolie pulmonaire.
Parmi les facteurs de risque connus de la thromboembolie veineuse, mentionnons des antécédents personnels, des antécédents familiaux (la survenue d’une thromboembolie veineuse chez un membre de la famille directe à un âge relativement jeune peut indiquer une prédisposition génétique), une obésité grave (indice de masse corporelle > 30 kg/m2) et le lupus érythémateux disséminé. Le risque de thromboembolie veineuse augmente également avec l’âge et le tabagisme.
Une investigation s’impose chez la patiente ayant subi plusieurs avortements spontanés, pour écarter sa prédisposition aux troubles thrombophiles. En cas de thrombophilie avérée, l’emploi d’ESTALIS est contre-indiqué.
Par ailleurs, une immobilisation prolongée ou encore une chirurgie ou un traumatisme majeur peuvent augmenter temporairement le risque de thromboembolie veineuse. Par conséquent, chez les femmes sous THS, une attention particulière devrait être portée à l’adoption de mesures prophylactiques visant à prévenir la thromboembolie veineuse après une chirurgie. Les patientes avec des varices devraient elles aussi faire l’objet d’un suivi étroit. Le médecin doit être à l’affût des manifestations précoces des troubles thrombotiques (thrombophlébite, thrombose rétinienne, embolie cérébrale et embolie pulmonaire). Si la présence de ces manifestations est confirmée ou soupçonnée, l’hormonothérapie doit être interrompue sur-le-champ, compte tenu des risques d’invalidité à long terme ou de mortalité qui y sont associés.
Dans la mesure du possible, la prise d’œstrogènes, avec ou sans progestatifs, devrait être interrompue au moins quatre (4) semaines avant une chirurgie majeure qui pourrait être associée à un risque accru de thromboembolie ou durant une période d’immobilisation prolongée. On ne doit reprendre le traitement que lorsque la patiente a recouvré sa pleine mobilité.
Hépatique/biliaire/pancréatique
Adénomes hépatiques bénins
Des adénomes hépatiques bénins ont été liés à l'emploi des contraceptifs oraux renfermant une association d'œstrogènes et de progestatifs. Bien que rares et de nature bénigne, ces tumeurs présentent cependant un risque de rupture pouvant entraîner la mort par hémorragie intra-abdominale. On n'a pas encore signalé de lien entre ces lésions et d'autres préparations d'œstrogènes ou de progestatifs, mais il faudra en soupçonner l’existence si les manifestations suivantes se présentent chez des patientes qui prennent des œstrogènes : douleur ou sensibilité abdominale, présence de masse abdominale ou choc hypovolémique.
Cholécystopathies
Un risque de deux à quatre fois plus élevé de cholécystopathies nécessitant une chirurgie a été observé chez les femmes ménopausées prenant des œstrogènes.
Angiomes hépatiques
Des précautions particulières s’imposent en présence d’angiomes hépatiques, car les œstrogènes peuvent exacerber cet état.
Ictère
Ce traitement doit être administré avec prudence aux femmes qui ont déjà souffert de troubles hépatiques ou biliaires. Si un ictère cholostatique apparaît durant le traitement, celui-ci doit être interrompu et les examens appropriés doivent être effectués.
Épreuves fonctionnelles hépatiques
Les épreuves fonctionnelles hépatiques doivent être effectuées régulièrement chez les patientes qui pourraient souffrir de maladies hépatiques. Pour plus de renseignements sur les épreuves fonctionnelles endocriniennes et hépatiques, consulter la section Surveillance et tests de laboratoire.
Immunitaire
Œdème angioneurotique
Les œstrogènes peuvent provoquer des symptômes d’œdème angioneurotique ou aggraver l’intensité de tels symptômes, surtout chez les femmes atteintes d’œdème angioneurotique héréditaire.
Réactions anaphylactiques/anaphylactoïdes graves
Depuis la commercialisation du produit, on a signalé la survenue de réactions anaphylactiques/anaphylactoïdes pendant le traitement par l’estradiol, lesquelles ont nécessité des soins médicaux d’urgence. Ces réactions ont touché la peau (urticaire, prurit, enflure des lèvres, de la langue et du visage) et soit les voies respiratoires (troubles respiratoires), soit le tube digestif (douleur abdominale, vomissements).
Lupus érythémateux disséminé
Des précautions particulières s’imposent chez les femmes atteintes de lupus érythémateux disséminé.
Neurologique
Insuffisance cérébrovasculaire
Les patientes qui ressentent des troubles de la vue, des migraines avec aura, une aphasie transitoire, une paralysie ou une perte de conscience doivent cesser le traitement.
Démence
Les données épidémiologiques disponibles indiquent que l’association œstroprogestative chez les femmes de 65 ans et plus peut augmenter les risques de démence probable.
La Women’s Health Initiative Memory Study (WHIMS) est une sous-étude clinique de la WHI, qui visait à déterminer si le traitement hormonal substitutif après la ménopause (association œstroprogestative ou œstrogénothérapie simple par voie orale) réduisait le risque de démence chez les femmes de 65 ans et plus (âge variant de 65 à 79 ans) ne souffrant pas de démence au départ.
Dans le cadre du volet de la WHIMS évaluant l’association œstroprogestative (n = 4532), des femmes dont l’utérus était intact ont reçu un traitement quotidien composé, soit de 0,625 mg d’œstrogènes conjugués équins et de 2,5 mg d’acétate de médroxyprogestérone (AMP), soit d’un placebo, pendant en moyenne 4,05 ans. Les résultats obtenus, extrapolés à 10 000 femmes traitées sur une période d’un an, ont révélé :
23 cas de plus de démence probable (45 femmes traitées par association
œstroprogestative contre 22 femmes traitées par placebo).
Dans le cadre du volet de la WHIMS sur l’œstrogénothérapie simple (n = 2947), des femmes ayant subi une hystérectomie ont été traitées par la prise quotidienne, soit de 0,625 mg d’OCE, soit de placebo, pendant en moyenne 5,21 ans. Les résultats obtenus, extrapolés à 10 000 femmes traitées pendant un an, ont révélé :
- 12 cas de plus de démence probable (37 femmes traitées par œstrogénothérapie simple contre 25 par placebo); cette différence n’est toutefois pas statistiquement significative.
Enfin, la combinaison des données des deux volets de la WHIMS (association œstroprogestative et œstrogénothérapie simple), conformément au protocole initial de la WHIMS, a révélé :
18 cas de plus de démence probable (41 femmes traitées par association
œstroprogestative ou œstrogénothérapie simple contre 23 par placebo), sur 10 000 femmes traitées pendant un an.
Au sujet des produits transdermiques d’œstrogènes et d’association œstroprogestative, aucun vaste essai clinique avec répartition aléatoire n’a été mené à ce jour pour évaluer le risque de démence probable associé à l’hormonothérapie substitutive. On ne dispose donc d’aucune donnée pour appuyer la conclusion selon laquelle la fréquence de démence probable serait différente avec ESTALIS.
Épilepsie
Des précautions particulières s’imposent chez les femmes souffrant d’épilepsie, puisque l’administration d’œstrogènes, avec ou sans progestatifs, peut exacerber cette affection.
Oreilles/nez/gorge
Otospongiose
Les œstrogènes doivent être employés avec prudence chez les patientes atteintes d’otospongiose.
Peau
Sensibilisation de contact
On sait que les applications topiques peuvent entraîner une sensibilisation de contact. En dépit de l’apparition extrêmement rare de cette manifestation à l’un des composants du timbre cutané, il faut mettre en garde les patientes qui en sont atteintes contre la possibilité d’une forte réaction d’hypersensibilité si elles sont en contact avec l’agent causal de façon prolongée.
Rénal
Rétention aqueuse
Les œstrogènes, combinés ou non à des progestatifs, peuvent causer une rétention aqueuse. Par conséquent, la prudence s’impose chez les patientes souffrant de dysfonction cardiaque ou rénale ou d’asthme. Si, en présence de l’un des troubles précités, une aggravation de la maladie sous-jacente est diagnostiquée ou soupçonnée durant le traitement, les risques et les bienfaits du traitement doivent être réévalués en regard des conditions propres à chaque cas.
Surveillance et tests de laboratoire
Avant d’utiliser ESTALIS (acétate de noréthindrone et estradiol-17ß), la patiente doit subir un examen physique complet, incluant la mesure de sa tension artérielle. Le médecin doit faire un examen des seins et un examen pelvien adéquats, ainsi qu’un test de Papanicolaou. Une biopsie de l’endomètre ne doit être faite que si cela est indiqué. La patiente devrait aussi subir certains tests de base, notamment une mammographie, une mesure de la glycémie et des taux sanguins de calcium, de triglycérides et de cholestérol et les épreuves fonctionnelles hépatiques.
Le premier examen de suivi devrait avoir lieu dans les trois à six mois suivant le début du traitement, pour évaluer la réponse au traitement. Par la suite, la patiente devrait subir un examen au moins une fois par année. Le médecin devra prévoir les examens appropriés, à intervalles réguliers.
Le médecin devrait également discuter avec la patiente de l’importance de l’auto-examen régulier des seins.
On doit demander aux femmes de signaler à leur médecin ou à leur infirmière tout changement observé dans leurs seins.
7.1 Populations particulières
7.1.1 Femmes enceintes
ESTALIS ne doit pas être utilisé pendant la grossesse. Les œstrogènes et les progestatifs peuvent tous deux se révéler néfastes pour le fœtus (voir la section 2 CONTRE-INDICATIONS).
7.1.2 Allaitement
ESTALIS ne doit pas être utilisé pendant l’allaitement (voir la section 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Enfants (<18 ans) : ESTALIS n’est pas indiqué chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Aucune étude clinique n’a été menée pour évaluer les effets d’ESTALIS chez les femmes âgées de plus de 65 ans; par conséquent, ESTALIS n'est pas recommandé chez les femmes de plus de 65 ans. L'utilisation d'une association œstroprogestative chez les femmes de 65 ans et plus peut augmenter le risque de développer une démence probable (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS, au sujet de l’induction possible de néoplasmes malins et d’effets indésirables comparables à ceux associés aux contraceptifs oraux.
Les effets indésirables décrits ci-après ont été associés à l’association œstroprogestative en général.
Troubles des systèmes sanguin et lymphatique :
Modifications des épreuves de coagulation (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.7 Interactions médicament-tests de laboratoire).
Troubles cardiaques :
Palpitations; élévation de la tension artérielle (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS), thrombose coronaire.
Troubles endocriniens :
Élévation de la glycémie, diminution de la tolérance au glucose.
Troubles de la vue :
Lésions neuro-oculaires (p. ex., thrombose rétinienne, névrite optique), troubles de la vue, accentuation de la courbure de la cornée, intolérance aux lentilles cornéennes (sécheresse des yeux, changements de la composition du film lacrymal).
Troubles gastrointestinaux :
Nausées, vomissements, malaises abdominaux (crampes, tension, douleur, ballonnements).
Troubles généraux et réactions au point d’application :
Fatigue, modifications de l’appétit, du poids corporel et de la libido.
Troubles hépatobiliaires :
Cholécystopathies, altération asymptomatique des fonctions hépatiques, ictère cholostatique.
Troubles musculo-squelettiques et des tissus conjonctifs :
Douleur musculo-squelettique, incluant des douleurs à la jambe non reliées à une thromboembolie (habituellement transitoire; durée de trois à six semaines).
Troubles du système nerveux :
Aggravation des migraines, maux de tête, étourdissements, névrite.
Troubles psychiatriques :
Dépression, nervosité, irritabilité.
Troubles rénaux et urinaires :
Cystite, dysurie, rétention sodique, œdème.
Troubles de l’appareil génital et troubles mammaires :
Métrorragie, microrragie, fluctuation du flux menstruel, dysménorrhée, démangeaisons ou pertes vaginales, dyspareunie, hyperplasie endométriale, symptômes évocateurs du syndrome prémenstruel, reprise évolutive de l’endométriose, modifications de l’érosion cervicale et de la quantité de sécrétions cervicales, œdème et sensibilité mammaires.
Troubles de la peau et des tissus sous-cutanés :
Alopécie, chloasma ou mélasme pouvant persister après l’arrêt du médicament, érythème noueux, érythème polymorphe, éruptions hémorragiques, hirsutisme et acné.
Troubles vasculaires :
Cas isolés de thrombophlébite, troubles thromboemboliques.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données présentées dans cette section portent sur l’ensemble des effets indésirables rapportés dans divers contextes, dont ceux qui ont été signalés au cours des essais cliniques, consignés dans les rapports d’investigation publiés et observés après la commercialisation du produit.
La réaction indésirable le plus fréquemment signalée durant les essais cliniques portant sur ESTALIS (acétate de noréthindrone-estradiol-17ß) était un érythème au point d'application. Moins de 1 % des patientes utilisant le mode de traitement séquentiel et environ 5 % des patientes utilisant le mode continu ont abandonné le traitement en raison d’une réaction de cette nature.
Les données sur les effets indésirables provenant des résultats regroupés de 5 essais cliniques sont présentées ci-dessous. Trois de ces essais cliniques ont duré 2 ans, et les 2 autres étaient d’une durée de 1 an. Aux fins de l’évaluation de l’innocuité, on a cerné une population constituée au total de 941 patientes sous THS et de 207 patientes sous placebo.
Estimation de la fréquence : très fréquent, ≥ 10 %; fréquent, ≥ 1 à < 10 %; peu fréquent, ≥ 0,1 à < 1 %; rare, ≥ 0,01 à < 0,1 %; très rare, < 0,01 %; fréquence inconnue.
Tableau 2 – Effets indésirables les plus fréquents (≥ 1 %)
Troubles psychiatriques
Fréquents : dépression, labilité affective, insomnie, nervosité Troubles du système nerveux
Très fréquents : céphalées
Fréquents : étourdissements
Troubles gastrointestinaux
Fréquents : nausées, ballonnement abdominal, douleur abdominale, diarrhée, dyspepsie
Troubles de la peau et du tissu sous-cutané
Fréquents : acné, sécheresse de la peau, prurit, éruption cutanée Troubles de l’appareil génital et troubles mammaires
Très fréquents : douleur mammaire, sensibilité mammaire, dysménorrhée, trouble menstruel
Fréquents : augmentation du volume des seins, hyperplasie endométriale, pertes génitales, ménorrhagie, spasme utérin, hémorragie vaginale, infection vaginale
Troubles musculo-squelettiques et des tissus conjonctifs
Fréquents : dorsalgie, douleur, douleur aux membres Troubles généraux et réactions au point d’application
Fréquents : gain pondéral
Troubles généraux et réactions au point d’application
Très fréquents : réaction au point d’application†, asthénie Fréquents : œdème périphérique
(†) Saignement, ecchymose, sensation de brûlure, inconfort, sécheresse, eczéma, œdème, érythème, inflammation, irritation, douleur, papules, paresthésie, prurit, éruption cutanée, décoloration ou pigmentation de la peau, enflure, urticaire et vésicules.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Troubles gastrointestinaux : vomissements.
Troubles hépatobiliaires : cholécystopathie, cholélithiase, ictère cholostatique.
Troubles du système immunitaire : hypersensibilité.
Examens : élévation du taux de transaminases, augmentation de la tension artérielle.
Néoplasmes bénins, malins ou non définis (kystes et polypes compris) : cancer du sein, polypes cervicaux, léiomyome utérin, kystes de la trompe de Fallope.
Troubles du système nerveux : migraines, paresthésie.
Troubles psychiatriques : augmentation ou diminution de la libido.
Troubles de la peau et des tissus sous-cutanés : coloration de la peau, érythème noueux, érythème polymorphe, hypersensibilité, y compris dermatite de contact allergique et cas isolés de réactions anaphylactoïdes (certaines des patientes avaient des antécédents d’allergie ou de troubles allergiques), pigmentation post-inflammatoire réversible et précipitation ou aggravation de porphyrie cutanée tardive chez les personnes prédisposées.
Troubles vasculaires : embolie veineuse, varices.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Tableau 3 – Paramètres hématologiques et de chimie clinique anormaux
| Paramètres de laboratoire | Modification |
| Antithrombine III | ↓ |
| Facteurs de coagulation VII, VIII, IX, X | ↑ |
| CBG (globuline fixant les corticostéroïdes) | ↑ taux sérique ➔ ↑ du taux des corticostéroïdes en circulation; concentrations inchangées d’hormones libres ou biologiquement actives |
| Taux de fibrinogène et activité fibrinogène | ↑ |
| Folate | ↓ taux sérique |
| T3 | ↓ transfert de la T3, reflétant l’élévation de la TBG |
| T4 libre | Concentration inchangée |
| Glucose | Altération de la tolérance au glucose |
| Épreuve à la MÉTOPIRONE | Diminution de la réponse |
| Agrégabilité plaquettaire provoquée par la noradrénaline | ↑ |
| Temps de prothrombine et temps de céphaline | ↑ |
| Globuline liant les hormones sexuelles (SHBG) | ↑ taux sérique ➔ ↑ du taux des stéroïdes sexuels en circulation; concentrations inchangées d’hormones libres ou biologiquement actives |
| Bromesulfonephtaléine | ↑ rétention |
| Triglycérides et phospholipides | ↑ concentration sérique |
| Globuline liant la thyroxine (TBG) | ↑ ➔ ↑ du taux d'hormone thyroïdienne totale circulante (T4) mesuré sur colonne ou par radio-immunodosage |
Si les symptômes indésirables persistent, réévaluer la pertinence de prescrire le THS.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été identifiés lors de l’utilisation post-approbation d’ESTALIS.
Troubles immunitaires : réaction anaphylactique, réaction anaphylactoïde.
Troubles de la peau et des tissus sous-cutanés : alopécie, chloasma, dermatite de contact.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
- Les œstrogènes peuvent diminuer l'efficacité des anticoagulants, des antidiabétiques et des antihypertenseurs.
- Les préparations inductrices des enzymes hépatiques (p. ex., les barbituriques, les hydantoïnes, la carbamazépine, les méprobamates, la phénylbutazone ou la rifampine) peuvent nuire à l'activité des œstrogènes administrés par voie orale.
- L’estradiol est principalement métabolisé par la CYP3A4; l’administration concomitante d’inhibiteurs de la CYP3A4 comme le kétoconazole, l’érythromycine ou le ritonavir peut donc accroître l’exposition à l’estradiol d’environ 50 %.
9.3 Interactions médicaments-style de vie
On n’a pas vérifié l’existence d’interactions entre ESTALIS et certaines habitudes de vie. La consommation excessive d’alcool pendant le THS peut accroître les taux circulants d’estradiol.
9.4 Interactions médicament-médicament
La section ci-dessous contient des renseignements sur les interactions médicamenteuses associées aux produits contenant de l’éthinylestradiol (particulièrement des contraceptifs oraux) qui ont été signalées dans la littérature médicale en général. On ne sait pas si de telles interactions peuvent être attribuables à l’administration de médicaments contenant d’autres types d’œstrogènes.
Tableau 4 – Interactions médicament-médicament établies ou possibles
| Médicament | Réf. | Effet | Commentaire |
Anticonvulsivants (phénobarbital, phénytoïne, carbamazépine) | T | ↑ métabolisme de l’éthinylestradiol | ↓ concentration plasmatique de l’estradiol |
| Médicament | Réf. | Effet | Commentaire |
| Acétaminophène | T | ↑ ASC et/ou concentration plasmatique de l’éthinylestradiol ↓ concentration plasmatique de l’acétaminophène | Surveillance recommandée |
| Acide ascorbique | T | ↑ ASC et/ou concentration plasmatique de l’éthinylestradiol | Surveillance recommandée |
Aminoglutéthimide + acétate de médroxyprogestérone (AMP) | T | ↓ biodisponibilité de l’AMP | Surveillance recommandée |
| Atorvastatine | T | ↑ de 20 % de l’ASC de l’éthinylestradiol | Surveillance recommandée |
| Acide clofibrique | ↑ clairance de l’acide clofibrique | Surveillance recommandée | |
| Cyclosporine | T | ↑ concentration plasmatique de la cyclosporine | Surveillance recommandée |
| Médicament | Réf. | Effet | Commentaire |
| Lamotrigine | T | ↓ concentration plasmatique de la lamotrigine | Bien que l'interaction potentielle entre l'hormonothérapie substitutive et la lamotrigine n'ait pas été étudiée, il a été démontré que l'administration concomitante de lamotrigine avec l'estradiol diminue significativement les concentrations plasmatiques de lamotrigine en cas de co-administration en raison de l'induction de la glucuronidation de la lamotrigine. Cela peut conduire à une réduction du contrôle des crises chez les femmes prenant les deux médicaments ensemble. |
| Morphine | T | ↑ clairance de la morphine | Surveillance recommandée |
| Prednisolone | T | ↑ concentration plasmatique de la prednisolone | Surveillance recommandée |
| Rifampineª | T | ↑ métabolisme de l’éthinylestradiol | ↓ concentration plasmatique de l’estradiol |
| Acide salicylique | T | ↑ clairance de l’acide salicylique | Surveillance recommandée |
| Témazépam | T | ↑ clairance du témazépam | Surveillance recommandée |
| Théophylline | T | ↑ concentration plasmatique de la théophylline | Surveillance recommandée |
| Troglitazone | T | ↓ de 30 % des concentrations plasmatiques de l’éthinylestradiol | Surveillance recommandée |
Légende : T = Théorique
ª D’après les études cliniques ayant évalué les paramètres pharmacocinétiques, les antibiotiques (autres que la rifampine) n’influent pas systématiquement sur les concentrations plasmatiques des stéroïdes synthétiques.
9.5 Interactions médicament-aliment
On n’a pas vérifié l’existence d’interactions entre ESTALIS et les aliments.
9.6 Interactions médicament-herbe médicinale
Il a été déterminé que certains produits à base d’herbes médicinales offerts en vente libre, comme le millepertuis, peuvent nuire au métabolisme des stéroïdes et altérer de ce fait l’efficacité et l’innocuité des produits à base d’œstrogènes et de progestatifs.
Les médecins et autres professionnels de la santé doivent se renseigner sur tout autre produit en vente libre que prennent leurs patientes, y compris les produits naturels et à base d’herbes médicinales offerts dans les nombreux commerces d’aliments naturels.
9.7 Interactions médicament-tests de laboratoire
Les produits à base d’œstrogènes peuvent modifier les résultats de certaines épreuves fonctionnelles hépatiques et endocriniennes :
- prolongation du temps de prothrombine et du temps de céphaline; augmentation des taux de fibrinogène et de l’activité du fibrinogène; augmentation des facteurs de coagulation VII, VIII, IX, X; hyperagrégabilité plaquettaire provoquée par la noradrénaline et diminution de l’antithrombine III;
- augmentation de la globuline liant la thyroxine (TBG) provoquant une élévation du taux d’hormone thyroïdienne totale circulante (T4) mesuré sur colonne ou par radio-immunodosage; diminution du transfert de la T3, reflétant l’élévation de la TBG; concentration inchangée de T4 libre;
- élévation du taux sérique d’autres protéines fixatrices, par exemple la globuline fixant les corticostéroïdes (CBG) et la globuline liant les hormones sexuelles (SHBG), entraînant respectivement une élévation des taux de corticostéroïdes et des stéroïdes sexuels en circulation; concentrations inchangées d’hormones libres ou biologiquement actives;
- altération de la tolérance au glucose;
- augmentation de la concentration sérique de triglycérides et de phospholipides.
(Voir le Tableau 3 de la section 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives).
Lors de l’administration d’ESTALIS, on n’a remarqué aucun effet sur le fibrinogène, l'antithrombine III, la TBG, la CBG et la SHBG, et on a constaté une diminution des triglycérides sériques.
Les résultats des essais en laboratoire précités ne doivent être considérés fiables que si le traitement est interrompu depuis deux à quatre semaines. Le pathologiste doit être informé que la patiente suit un traitement hormonal substitutif (THS) lorsque les spécimens en question sont envoyés au laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
ESTALIS (acétate de noréthindrone et estradiol-17ß) a été conçu pour procurer à la femme dont l’utérus est intact un traitement œstrogénique et progestatif continu durant un cycle de 28 jours.
Libéré par voie transdermique, l’estradiol n’est métabolisé par la peau que dans une faible mesure et évite le métabolisme hépatique de premier passage que subissent les composés œstrogéniques administrés par voie orale. Des taux sériques thérapeutiques d’estradiol associés à des taux circulants moindres d’estrone et de ses conjugués sont atteints au moyen de doses transdermiques plus faibles (quotidienne et totale) que dans le cas du traitement oral et sont plus proches des concentrations préménopausiques.
Dans le cadre d’une étude de pharmacocinétique, on a démontré qu’ESTALIS libéré grâce à un système d’administration transdermique matriciel permet d’obtenir des taux sériques d’estradiol et un rapport estrone/estradiol comparables à ceux qu'on observe entre le début (estradiol > 147 pmol/L [40 pg/mL]) et le milieu de la phase folliculaire chez la femme non ménopausée. Ces caractéristiques sont maintenues durant toute la période d’utilisation d’un timbre, soit de 84 à 96 heures. Des applications multiples du timbre matriciel ESTALIS (250/50 mcg/jour, 140/50 mcg/jour) se sont traduites par des concentrations sériques moyennes d’estradiol à l’état d’équilibre de 184 et 165 pmol/L (50 et 45 pg/mL), respectivement. À la fin des périodes d’application, les concentrations sériques moyennes d’estradiol étaient de 136 et 99 pmol/L (37 et 27 pg/mL), respectivement. Comme la demi-vie d’élimination de l’estradiol est brève (de 2 à 3 heures environ), une diminution rapide des taux sériques est observée après le retrait du timbre matriciel. Après le retrait du timbre, les concentrations sériques d’estradiol reviennent, en l’espace de 4 à 8 heures, aux taux postménopausiques observés en l’absence de traitement (< 73 pmol/L [20 pg/mL]).
Selon une étude de pharmacocinétique, de multiples applications du timbre matriciel ESTALIS (250/50 mcg/jour, 140/50 mcg/jour) ont donné lieu à des concentrations sériques moyennes de noréthindrone à l’état d’équilibre de 2815 et 1639 pmol/L (840 et 489 pg/mL), respectivement. À la fin des périodes d’application, les concentrations sériques moyennes de noréthindrone étaient de 2299 et 1293 pmol/L (686 et 386 pg/mL), respectivement. Les concentrations sériques de noréthindrone obtenues avec ESTALIS ont augmenté de façon linéaire en fonction de doses croissantes d’acétate de noréthindrone. La demi-vie d’élimination de la noréthindrone serait de 6 à 8 heures. Après le retrait du timbre matriciel ESTALIS, les concentrations sériques de noréthindrone diminuent rapidement jusqu’en deçà de 168 pmol/L (50 pg/mL) en 48 heures.
Des fluctuations minimes des concentrations sériques d’estradiol et de noréthindrone témoignent d’une libération hormonale constante durant toute la période d’application du timbre. Il n’y a pas d’accumulation d’estradiol ni de noréthindrone dans la circulation sanguine au terme d'applications multiples.
10.2 Pharmacodynamie
Hormonothérapie substitutive
ESTALIS (acétate de noréthindrone et estradiol-17ß) permet la libération transdermique continue et contrôlée de l'estradiol-17ß de façon telle que les concentrations d'estradiol-17ß et le rapport E2/E1 chez les femmes ménopausées reviennent aux valeurs observées au début de la phase folliculaire préménopausique (voir la section 10.3 Pharmacocinétique). ESTALIS allège ainsi les symptômes de la carence en estradiol-17ß chez la femme ménopausée.
Administration concomitante de progestatifs
L'œstrogénothérapie substitutive ne doit être complétée par un traitement séquentiel à l'aide d'un progestatif que chez les femmes dont l'utérus est intact.
Il est impossible de faire une évaluation exacte de l'efficacité clinique relative des différents progestatifs en raison du nombre limité d'études comparatives sérieuses et de l’utilisation de différentes réponses dans les études publiées. Dans plusieurs tests auxquels des femmes ont été soumises, l’efficacité relative des progestatifs n’était pas la même. Qui plus est, certains progestatifs ont une activité œstrogénique et androgénique plus ou moins marquée par rapport à d’autres.
On administre généralement les progestatifs selon un mode séquentiel pendant 10 à 14 jours de chaque cycle d'administration d’œstrogènes. Les données publiées suggèrent que l’administration séquentielle d’un progestatif pendant 12 à 14 jours élimine pour ainsi dire le développement de l'hyperplasie de l'endomètre et donc les saignements irréguliers et le cancer de l’endomètre, comparativement à l'œstrogénothérapie substitutive administrée seule. Les besoins en progestatifs peuvent varier d’une patiente à une autre.
Pharmacologie des œstrogènes
L'estradiol-17ß est la principale hormone œstrogénique sécrétée par les ovaires humains. Parmi ses nombreux effets, il participe largement au développement et à l'entretien du système reproducteur et des caractères sexuels secondaires de la femme. L'estradiol stimule la croissance et le développement du vagin, de l'utérus, des trompes de Fallope et des seins. L'estradiol-17ß contribue au façonnement du squelette, à l'entretien du tonus et de l'élasticité des structures génito-urinaires, aux modifications des épiphyses des os longs qui permettent la poussée de croissance à la puberté et l’arrêt de cette poussée, au développement de la pilosité axillaire et pubienne et à la pigmentation des mamelons et des organes génitaux. L'estradiol-17ß agit également sur la libération des gonadotrophines hypophysaires.
Après la ménopause, lorsque les ovaires ont cessé de fonctionner, l'organisme ne produit plus que de faibles quantités d'estradiol-17ß provenant de l'aromatisation de l'androstènedione en estrone et, dans une moindre mesure, de la testostérone en estradiol-17ß. L'estrone est ensuite transformée en estradiol-17ß par l'enzyme 17ß-hydroxystéroïde déshydrogénase. Ces enzymes sont surtout présentes dans les tissus adipeux, hépatique et musculaire. Chez les femmes non ménopausées, le rapport estradiol-17ß (E2)/estrone (E1) – c’est-à-dire le rapport E2/E1 – dans le plasma est de l'ordre de 0,5 à 2 selon la phase du cycle menstruel. Chez les femmes ménopausées non traitées, il est inférieur à 0,5.
L'arrêt de la production ovarienne d'estradiol-17ß après la ménopause peut donner lieu aux phénomènes suivants : instabilité de la régulation thermique se traduisant par des bouffées de chaleur accompagnées de troubles du sommeil et de sudation excessive; perte accélérée de la matrice osseuse et de la substance minérale de l'os menant à l’ostéoporose; modifications du métabolisme des lipides; et atrophie génito-urinaire à l’origine de la dyspareunie et de l'incontinence urinaire. Chez les femmes dont l’utérus est intact, la protection contre l’hyperplasie de l’endomètre est essentielle au cours d’un traitement prolongé. Les données publiées suggèrent que l’administration séquentielle d’un progestatif pendant 12 à 14 jours durant l'œstrogénothérapie substitutive réduit la fréquence d'hyperplasie de l'endomètre et donc les saignements irréguliers et le cancer de l’endomètre, comparativement à l'œstrogénothérapie substitutive administrée seule.
Pharmacologie des progestatifs
L'acétate de noréthindrone est un progestatif puissant qui imite principalement les effets biologiques de la progestérone. Les effets de l'acétate de noréthindrone sur les tissus dépendent de la stimulation préalable par les œstrogènes. Des récepteurs de l'acétate de noréthindrone ont été repérés dans tous les tissus contenant des récepteurs d’œstrogènes (voir la section Estradiol-17ß ci-dessus). L'acétate de noréthindrone provoque la synthèse des protéines et réduit aussi le nombre de récepteurs des œstrogènes et des progestatifs, limitant ainsi la stimulation tissulaire excessive des organes cibles par les œstrogènes. L'acétate de noréthindrone provoque également l’induction de la 17ß-hydroxystéroïde-déshydrogénase qui oxyde localement l'estradiol-17ß en estrone, métabolite œstrogénique moins puissant que l'estradiol. L'utérus constitue l'un des principaux organes cibles de l'acétate de noréthindrone; c’est là où il provoque la transformation sécrétoire de l'endomètre sensibilisé par les œstrogènes. Quand cette transformation est complète, l'endomètre sensibilisé par les œstrogènes est éliminé de l’utérus, ce qui se traduit par des saignements réguliers et cycliques.
L’association d’un progestatif aux œstrogènes a pour but de prévenir l’hyperplasie endométriale durant une hormonothérapie de longue durée chez les femmes dont l’utérus est intact.
10.3 Pharmacocinétique
Estradiol-17β
Absorption et distribution
Le métabolisme et les concentrations plasmatiques d'estradiol-17ß en administration transdermique sont semblables à ceux qu’on observe chez les femmes avant la ménopause. L’estradiol-17β qui circule dans le sang est en grande partie lié à la globuline liant les hormones sexuelles (SHBG) et à l’albumine.
L’administration d’ESTALIS tous les 3 à 4 jours à des femmes ménopausées s’est traduite par des concentrations sériques moyennes d’estradiol à l’état d’équilibre de 45 à 50 pg/mL, soit l’équivalent des concentrations normalement observées au début de la phase folliculaire chez la femme non ménopausée. Ces concentrations sont atteintes dans les 12 à 24 heures suivant l’application du timbre ESTALIS et se maintiennent durant toute la période d’utilisation du timbre. Des fluctuations minimes des concentrations sériques d’estradiol sont observées après l’application du timbre ESTALIS, ce qui dénote une libération hormonale constante durant toute la période d’application du timbre. De plus, l’administration transdermique d’estradiol donne lieu à des concentrations sériques moyennes d’estradiol comparables à celles qui sont obtenues avec une administration quotidienne par voie orale (dose orale environ 20 fois plus élevée que la dose transdermique quotidienne).
Les données relatives aux concentrations issues des études de phase II et III indiquent que la pharmacocinétique de l’estradiol ne s’est pas modifiée dans le temps, ce qui suggère qu’il n’y aurait pas d’accumulation de l’estradiol après une utilisation prolongée des timbres (jusqu’à 1 an).
Métabolisme
Libéré par voie transdermique, l’estradiol n’est métabolisé par la peau que dans une faible mesure et évite le métabolisme hépatique de premier passage que subissent les composés œstrogéniques administrés par voie orale. Des taux sériques thérapeutiques d’estradiol associés à des taux circulants moindres d’estrone et de ses conjugués sont atteints au moyen de doses transdermiques plus faibles (quotidienne et totale) que dans le traitement oral et sont plus proches des concentrations préménopausiques.
L’estradiol administré par voie transdermique est métabolisé de la même façon que l’hormone endogène. L’estradiol est transformé en estrone et, par la suite et dans le foie surtout, en estriol, en épiestriol et en catécholestrogènes, lesquels se conjuguent alors aux sulfates et aux glycuroconjugués.
Élimination
Comme la demi-vie d’élimination de l’estradiol est brève (de 2 à 3 heures environ), une diminution rapide des taux sériques est observée après le retrait du timbre ESTALIS. Après le retrait du timbre, les concentrations sériques d’estradiol reviennent, en l’espace de 4 à 8 heures, aux taux postménopausiques observés en l’absence de traitement (< 20 pg/mL).
Acétate de noréthindrone
Absorption et distribution
Les progestatifs utilisés dans l’hormonothérapie substitutive sont bien absorbés par la peau, les muqueuses et le système digestif.
Après l’application d’un timbre ESTALIS, les concentrations de noréthindrone à l’état d’équilibre sont atteintes en 24 heures. Des fluctuations minimes des concentrations sériques d’acétate de noréthindrone sont observées après l’application du timbre ESTALIS, ce qui dénote une libération hormonale constante durant toute la période d’application du timbre. Les concentrations sériques de noréthindrone à l’état d’équilibre se maintiennent durant toute la période d’utilisation du timbre et sont comprises dans un intervalle thérapeutique suffisant pour prévenir l’hyperstimulation de l’endomètre. Les concentrations sériques de noréthindrone augmentent de façon linéaire en fonction de doses croissantes d’acétate de noréthindrone.
Les données relatives aux concentrations issues des études de phase II et III indiquent que la pharmacocinétique de la noréthindrone ne s’est pas modifiée dans le temps, ce qui suggère qu’il n’y aurait pas d’accumulation de la noréthindrone après une utilisation prolongée des timbres (jusqu’à 1 an).
Métabolisme
Dans le plasma, la noréthistérone est liée à environ 90 % à la SHBG et à l’albumine.
L’acétate de noréthindrone est hydrolysé en sa fraction active, la noréthindrone, dans la plupart des tissus, y compris la peau et le sang. La noréthindrone est principalement métabolisée dans le foie, cependant, l’administration transdermique réduit sensiblement sa biotransformation étant donné que le métabolisme hépatique de premier passage est évité.
La noréthindrone subit une importante réduction du cycle A, laquelle donne lui à la formation de métabolites dihydronoréthindrone et tétrahydronoréthindrone faisant ensuite l’objet d’une conjugaison.
Élimination
La demi-vie d’élimination de la noréthindrone serait de 6 à 8 heures. Après le retrait du timbre matriciel ESTALIS, les concentrations sériques de noréthindrone diminuent rapidement jusqu’en deçà de 50 pg/mL en 48 heures.
Populations et états pathologiques particuliers
- Enfants : ESTALIS n’est pas indiqué chez les enfants.
- Personnes âgées (> 65 ans) : Aucune étude clinique n’a été menée pour évaluer les effets de l’estradiol chez les femmes âgées de plus de 65 ans; par conséquent, ESTALIS n'est pas recommandé chez les femmes de plus de 65 ans.
- Sexe : ESTALIS ne doit être employé que chez les femmes.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver les timbres ESTALIS entre 2 et 8 °C avant leur remise à la patiente. Ne pas congeler. Une fois remis, les timbres peuvent être conservés à la température ambiante, entre 20 et 25 °C, auquel cas ils doivent être utilisés dans un délai maximal de 1 mois. Si les timbres sont conservés au réfrigérateur, on doit les utiliser avant la date de péremption et leur permettre d’atteindre la température ambiante avant l’application, de façon à assurer qu’ils adhèrent bien à la peau.
Ne pas conserver les timbres dans un endroit soumis à des températures extrêmes. Chaque timbre est scellé individuellement dans une enveloppe. Le timbre ne doit être retiré de son enveloppe qu’au moment de son utilisation. Une fois le timbre retiré de son enveloppe, l’appliquer immédiatement. On devrait appliquer chaque timbre entier.
Conserver ESTALIS hors de la portée et de la vue des enfants et des animaux domestiques avant l'utilisation et lorsque les timbres usagés sont jetés aux poubelles.
Ne pas utiliser les timbres ESTALIS dont l’emballage est endommagé ou semble avoir été altéré.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Voir la section 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration, Application du timbre.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Estradiol, USP (Estradiol-17β)
Nom propre : Estradiol hémihydrate Nom chimique :
estra-1,3,5 (10)-triène-3,17ß-diol
Formule moléculaire et masse
moléculaire :
C18H24O2.½H2O ; 281,4
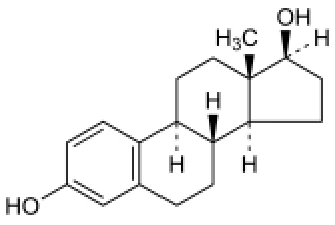
Formule développée :
Propriétés physico-chimiques :
Poudre cristalline, blanche ou blanc crème, inodore. 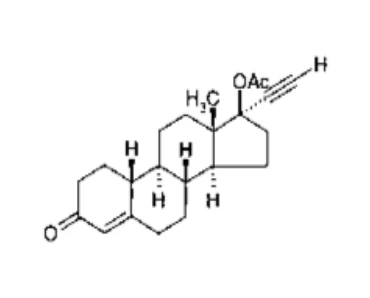
Solubilité : Pratiquement insoluble dans l’eau; soluble dans l’alcool (1:28);
soluble dans l’acétone (1:17).
Acétate de noréthindrone, USP
Nom propre : Acétate de noréthindrone Nom chimique :
acétate d’hydroxy-17 nor-19 –17α-prégène-4 yne-20 one-3
Formule moléculaire et masse
moléculaire :
C22H28O3 ; 340,47
Formule développée :
Propriétés physico-chimiques :
Poudre cristalline, blanche ou blanc crème, inodore.
Solubilité : Insoluble dans l’eau;
soluble dans l’acétone (1:4).
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Traitement des symptômes vasomoteurs
L’efficacité et l’innocuité d’ESTRALIS dans le soulagement des symptômes ménopausiques et postménopausiques ont été étudiées lors de 2 essais cliniques multicentriques d’une durée de 3 mois, avec répartition aléatoire et groupes parallèles, menés à double insu et contrôlés par placebo.
Tableau 5 – Résumé des données démographiques des essais cliniques menés dans le traitement des symptômes vasomoteurs
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = 446) |
303 304 | 2 essais cliniques multicentriques d’une durée de 3 mois, avec répartition aléatoire et groupes parallèles, menés à double insu et contrôlés par placebo. | Étude 303 : Les patientes ont reçu un traitement continu par ESTALIS (50 mcg d’estradiol par jour en association avec 140 ou 250 mcg d’acétate de noréthindrone par jour). Étude 304 : Les patientes ont employé ESTALIS de façon séquentielle (50 mcg d’estradiol [VIVELLEMD] par jour administré seul pendant les 14 premiers jours de chaque cycle de 28 jours, suivi de 50 mcg d’estradiol par jour en association avec 140 ou 250 mcg d’acétate de noréthindrone par jour durant les 14 derniers jours de chaque cycle de 28 jours). Durée : Durant une période de 3 mois (3 cycles | 446 femmes ménopausées en bonne santé et non hystérectomisées présentant des symptômes vasomoteurs d’intensité modérée à grave (au moins 8 bouffées vasomotrices d’intensité modérée à grave par jour accompagnées de transpiration). |
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = 446) |
| de 28 jours), les systèmes à l’étude ont été appliqués sur la peau 2 fois par semaine. |
Résultats de l'étude
Dans le cadre des études 303 et 304, ESTALIS s’est révélé supérieur au placebo en ce qui a trait à la réduction du nombre de bouffées vasomotrices par jour au moment de l’évaluation par rapport aux valeurs initiales (p < 0,001), de même qu’à l’atténuation des bouffées vasomotrices (p < 0,001) et de la transpiration (p < 0,001). Le taux d’abandon combiné des études 303 et 304 s’est élevé à 8 %. Au sein des groupes ESTALIS 140/50 et 250/50, le taux d’abandon de l’étude en raison d’effets indésirables a été de 4,5 % comparativement à 2 % chez les patientes du groupe placebo.
Protection contre l’hyperplasie de l’endomètre
Tableau 6 – Résumé des données démographiques des essais cliniques menés dans la protection contre l’hyperplasie de l’endomètre
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = 955) |
| 201 et 202 | 2 essais cliniques multicentriques de phase II avec répartition aléatoire, menés à double insu. | 955 femmes ont suivi :
| 955 patientes ménopausées (dont l’utérus était intact) |
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = 955) |
transdermique renfermant de l’estradiol seulement. Durée : 1 an |
Résultats de l'étude
Dans le cadre de 2 études cliniques de phase II, ESTALIS a réduit efficacement la fréquence d’hyperplasie de l’endomètre liée à la prise d’œstrogènes après 1 an de traitement.
On a observé un profil de saignements régulier et prévisible chez environ les deux tiers des femmes admises dans chacun des groupes de traitement séquentiel (ESTALIS + VIVELLE). En comparaison, le groupe de traitement par l’œstrogène administré seul a été associé à une fréquence croissante de saignements irréguliers et de microrragies imprévisibles ayant contribué à un taux d’abandon du traitement plus élevé au sein de ce groupe (37 %).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
ESTALIS n’a été associé à aucune irritation dermique notable. Les effets observés au cours d’études sur la toxicité dermique effectuées chez des rats correspondent aux effets prévisibles de l’estradiol et de l’acétate de noréthindrone chez les rongeurs. ESTALIS a donné lieu à des résultats négatifs lors des tests pratiqués dans le cadre d’études portant sur la sensibilisation de contact chez des cobayes, les réactions phototoxiques chez des lapins et les réactions photoallergiques chez des cobayes.
Cancérogénicité :
Le tableau de toxicité de l’estradiol et de la noréthistérone est bien documenté. Chez certaines espèces animales, l’administration continue et prolongée d’œstrogènes naturels et synthétiques augmente la fréquence des cancers du sein, de l’utérus, du col utérin, du vagin, des testicules et du foie. L’administration continue prolongée de noréthistérone chez certaines espèces animales augmente la fréquence des tumeurs de l’hypophyse et de l’ovaire chez les femelles, et des tumeurs du foie et du sein chez les mâles.
Génotoxicité :
L’acétate de noréthindrone ne s’est pas révélé mutagène dans le cadre d’une série d’épreuves in vitro et in vivo de toxicité génétique.