


Monographie de produit - Etoposide Injection, USP
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
L’étoposide est un dérivé semi-synthétique de la podophyllotoxine utilisée dans le traitement de certaines maladies néoplasiques.
In vitro, l’étoposide a des propriétés cytostatiques, ce qui signifie qu’il peut empêcher les cellules de subir une mitose ou les détruire dans la phase pré-mitotique. L’étoposide interfère avec la synthèse de l’ADN et a des effets secondaires, soit ceux d’arrêter le développement de cellules en phase de repos (G2) dans des expériences menées avec des lignées cellulaires lymphoblastiques humaines.
L’étoposide exerce une action marquée sur les cellules hématopoïétiques humaines, ce qui entraîne une leucopénie et une thrombocytopénie. Des expériences menées auprès d’animaux ont montré des signes de tératogénicité.
Une dose intraveineuse (259 mg/m2) d’étoposide marqué au tritium administré en une heure chez l’homme a révélé que le volume moyen de la distribution est de 32 % du poids corporel. La dégénérescence plasmatique était biphasique, et la demi-vie bêta était de 11,5 heures. La récupération urinaire était de 44 %, dont 67 % était le médicament inchangé. La récupération dans les fèces était variable (de 1,5 à 16 %) sur une période de trois jours.
Chez un nombre limité d’enfants, l’étoposide administré en une dose de 200 à 250 mg/m2 a induit une concentration sérique maximale de 17 à 88 mcg/mL, et la demi-vie terminale (T½ß) était de 5,7 ± 1,3 heures. La clairance plasmatique moyenne était de 21,5 mL/min/m2 et les concentrations dans le LCF 24 heures après la perfusion passaient de moins de 10 ng/mL à 45 mcg/mL.
Après une perfusion intraveineuse d’étoposide, la Cmax et l’aire sous la courbe (ASC) montrent une variabilité marquée chez un même sujet et entre les sujets.
L’étoposide traverse la barrière hématoencéphalique à faibles concentrations.
L’étoposide est éliminé par des processus rénaux et non rénaux (c.-à-d. excrétion métabolique et excrétion biliaire). L’excrétion biliaire, cependant, semble être une voie d’élimination de moindre envergure pour l’étoposide.
INDICATIONS ET UTILISATION CLINIQUE
Etoposide Injection USP est indiqué pour les usages suivants :
Carcinome du poumon à petites cellules
- Traitement de première intention en association avec d’autres agents antinéoplasiques établis.
- Traitement d’association ou monothérapie de deuxième intention chez des patients qui n’ont pas réagi à d’autres régimes de chimiothérapie ou qui ont fait une récidive.
Lymphome malin (type histiocytaire)
- Traitement de première intention en association avec d’autres agents antinéoplasiques établis.
Carcinome du poumon non à petites cellules
- Pour des patients qui ne sont pas admissibles à la chirurgie, on a observé que l’étoposide est efficace seul ou en association avec la cisplatine.
- Pour des patients qui ont besoin de chimiothérapie à la suite d’une opération.
Tumeurs malignes du testicule (tumeurs de cellules germinales, dont les séminomes)
- En association avec d’autres agents chimiothérapeutiques efficaces chez des patients qui ont déjà reçu le traitement approprié.
- En tant que schéma chimiothérapeutique de première intention en association avec des interventions chirurgicales et (ou) radiothérapeutiques appropriées.
CONTRE-INDICATIONS
L’étoposide ne doit pas être administré à des personnes qui ont déjà affiché une hypersensibilité à l’étoposide ou à toute composante de la préparation. Il est également contre-indiqué chez les patients atteints de leucopénie grave, de thrombocytopénie et de grave insuffisance hépatique et (ou) rénale.
MISES EN GARDE
L’ÉTOPOSIDE EST UN PUISSANT MÉDICAMENT ET DEVRAIT ÊTRE UTILISÉ UNIQUEMENT PAR DES MÉDECINS QUI ONT L’EXPÉRIENCE DES MÉDICAMENTS DE CHIMIOTHÉRAPIE CONTRE LE CANCER (VOIR MISES EN GARDE ET PRÉCAUTIONS). UNE MYÉLODÉPRESSION GRAVE, SUIVIE D’UNE INFECTION OU DE SAIGNEMENTS, PEUT SURVENIR. DES NUMÉRATIONS SANGUINES ET DES TESTS DES FONCTIONS RÉNALE ET HÉPATIQUE DOIVENT ÊTRE EFFECTUÉS RÉGULIÈREMENT. CESSER DE PRENDRE LE MÉDICAMENT EN PRÉSENCE D’UNE BAISSE ANORMALE DE LA MOELLE OSSEUSE OU D’UNE FONCTION RÉNALE OU HÉPATIQUE ANORMALE. ETOPOSIDE INJECTION USP CONTIENT DU POLYSORBATE 80. CHEZ LES NOUVEAU-NÉS PRÉMATURÉS, UN SYNDROME D’INSUFFISANCE HÉPATIQUE ET RÉNALE POTENTIELLEMENT MORTEL, UNE DÉTÉRIORATION PULMONAIRE, UNE THROMBOCYTOPÉNIE ET UNE ASCITE ONT ÉTÉ ASSOCIÉS À UN PRODUIT DE VITAMINE E INJECTABLE CONTENANT DU POLYSORBATE 80. ETOPOSIDE INJECTION USP CONTIENT DE L’ALCOOL BENZYLIQUE. L’ALCOOL BENZYLIQUE A ÉTÉ ASSOCIÉ À UNE INCIDENCE ACCRUE DE COMPLICATIONS NEUROLOGIQUES ET D’AUTRES COMPLICATIONS CHEZ LES NOUVEAU-NÉS, QUI SONT PARFOIS FATALES.
On a signalé une myélodépression d’issue fatale par suite de l’administration de l’étoposide. Les patients qui reçoivent un traitement par l’étoposide doivent être observés fréquemment pour déceler des signes de myélosuppression pendant et après le traitement. La suppression de la moelle osseuse limitant la dose est le signe de toxicité le plus important associé au traitement par l’étoposide. Par conséquent, les résultats suivants doivent être obtenus au début du traitement et avant chaque dose subséquente d’étoposide : numération plaquettaire, hémoglobine, numération de globules blancs et numération différentielle. Une numération plaquettaire en-deçà de 50 000/mm3 ou une numération de neutrophiles absolue inférieure à 500/mm3 est un signe qu’il faut interrompre tout traitement jusqu’à ce que les numérations se soient résorbées.
Il faut avoir le contrôle sur les infections bactériennes avant d’administrer un traitement par l’étoposide en raison du risque de septicémie.
Vaccinations : L'utilisation concomitante de l'étoposide et d’un vaccin à virus vivant peut potentialiser la réplication du virus du vaccin et/ou peut augmenter l'effet indésirable du virus contenu dans le vaccin en raison de la suppression possible des mécanismes de défense normaux par l'étoposide. La vaccination d’un vaccin à virus vivant à un patient prenant de l’étoposide risque d’entraîner une infection grave. La production d'anticorps en réponse à la vaccination pourrait être réduite chez le patient. On doit éviter l’administration de vaccins à virus vivant et demander l’avis d’un spécialiste (voir INTERACTIONS MÉDICAMENTEUSES, Autres interactions).
Les médecins doivent connaître la possibilité d’un choc anaphylactique manifesté par des frissons, de la fièvre, une tachycardie, un bronchospasme, une dyspnée et (ou) de l’hypotension (voir EFFETS INDÉSIRABLES). Le traitement est ajusté en fonction des symptômes. Il faut immédiatement mettre fin au traitement par l’étoposide et administrer des agents hypertenseurs, des corticostéroïdes, des antihistaminiques ou des médicaments capables d’augmenter le volume, à la discrétion du médecin.
Pour une administration parentérale, l’étoposide doit être administré uniquement par perfusion intraveineuse lente (normalement en 30 à 60 minutes), étant donné qu’on a signalé que l’hypotension est un effet secondaire possible d’une perfusion intraveineuse rapide.
Grossesse : L’étoposide peut causer du tort au fœtus lorsqu’il est administré à une femme enceinte.
L’étoposide s’est révélé embryotoxique chez les rats et tératogène chez les souris et les rats. Aucune étude adéquate et contrôlée n’a été menée chez les femmes enceintes. Si ce médicament est utilisé pendant la grossesse, ou si la patiente tombe enceinte pendant qu’elle prend ce médicament, la patiente doit être informée du danger éventuel pour le fœtus. Il faut indiquer aux femmes en mesure de procréer d’éviter une grossesse.
Étant donné le pouvoir mutagène de l'étoposide, les hommes et les femmes doivent tous deux utilisé une méthode contraceptive efficace au cours du traitement et jusqu'à six mois après la fin du traitement. Une consultation génétique est recommandée si le patient désire avoir des enfants après la fin du traitement. Puisque l'étoposide peut diminuer la fertilité masculine, les patients de sexe masculin peuvent envisager la possibilité de conserver du sperme dans la perspective de concevoir un enfant plus tard.
À l’autopsie de rats et de chiens, on a observé que l’étoposide réduit ou enraye la spermatogenèse et réduit le poids des testicules et le poids des ovaires chez les rates. Des études sur la toxicité chronique chez les rats ont montré que l’étoposide a un potentiel oncogénique (voir EFFETS INDÉSIRABLES, Toxicité hématologique).
Mères qui allaitent : On a constaté que l’étoposide peut être excrété dans le lait humain.
En raison du potentiel d’importantes réactions indésirables chez les nourrissons exposés à l’étoposide, il ne faut pas allaiter pendant la prise du médicament.
Comme pour tout puissant médicament antinéoplasique, on doit évaluer soigneusement les bienfaits pour le patient par rapport au risque de toxicité.
PRÉCAUTIONS
Généralités
Le médecin doit évaluer le besoin et l’utilité du médicament par rapport au risque de réactions indésirables. La plupart des réactions indésirables sont réversibles si elles sont détectées d’entrée de jeu. Quand d’importantes réactions surviennent, il faut réduire la dose du médicament ou cesser d’administrer le médicament, et prendre les mesures correctives appropriées selon le jugement clinique du médecin. Si on reprend le traitement par l’étoposide, il faut le faire avec prudence, tenir dûment compte du besoin ultérieur du médicament et être plus à l’affût d’une récurrence possible de la toxicité. Les patients dont le taux d'albumine sérique est faible peuvent être exposés à un risque accru de toxicités associées à l'étoposide.
L’étoposide doit être administré par des personnes qui ont l’expérience de l’utilisation de thérapies antinéoplasiques.
Puisque des cas de leucopénie et de thrombocytopénie ont été signalés chez des patients sous étoposide, on doit procéder à une numération des plaquettes et des leucocytes avant chaque cycle.
Une numération leucocytaire de 2 000-3 000 cellules/mm3 suggère que la dose d’étoposide devrait être réduite de moitié (50 %). Une numération plaquettaire de 75 000 – 100 000 cellules/mm3 exige une réduction de la dose de 50 %. Si le nombre des neutrophiles chutait en-deçà de 500 cellules/mm3 ou si le nombre des plaquettes était inférieur à 50 000 cellules/mm3, on doit interrompre l’administration d’étoposide pour ne la reprendre que lorsque les numérations seront revenues à la normale (voir MISES EN GARDE).
La neutropénie est à son niveau le plus faible de sept à quatorze jours après le traitement initial. La thrombocytopénie est à son niveau le plus faible de neuf à seize jours après le traitement initial. Il faut attendre 20 jours pour que la moelle osseuse se rétablisse.
Les fonctions hépatique et rénale doivent être surveillées régulièrement.
Les professionnels qui administrent Etoposide Injection USP doivent prendre des mesures particulières pour prévenir les déversements et le contact direct avec le médicament. Des réactions cutanées, parfois graves, associées à une exposition accidentelle à l’étoposide, peuvent survenir. Quiconque manipule le médicament doit porter des gants. Si la solution d’étoposide entre en contact avec la peau, laver immédiatement et soigneusement à l’eau savonneuse. Si la solution d’étoposide entre en contact avec les membranes muqueuses, rincer abondamment avec de l’eau. Le matériel utilisé pour nettoyer des déversements accidentels doit être détruit par incinération.
Carcinogenèse
Aucun test de carcinogenèse de l’étoposide n’a été mené auprès d’animaux de laboratoire. Étant donné son mode d’action, l’étoposide devrait être considéré potentiellement cancérigène pour l’homme.
Une incidence de leucémie aiguë, qui peut survenir avec ou sans phase préleucémique, a été signalée dans de rares cas chez des patients traités au moyen d’étoposide associé à d’autres médicaments antinéoplasiques. Ni le risque cumulatif ni les facteurs de prédisposition liés au développement d’une leucémie secondaire ne sont connus. Le rôle des calendriers d’administration et des doses cumulatives d’étoposide a été suggéré, mais n’a pas été clairement défini.
Une anomalie au chromosome 11q23 a été observée dans certains cas de leucémie secondaire chez des patients qui ont reçu des épipodophyllotoxines. Cette anomalie a aussi été observée chez des patients qui ont développé une leucémie secondaire après avoir été traités au moyen d’un régime de chimiothérapie qui ne contient pas d’épipodophyllotoxines et dans les cas de leucémie survenant de novo. Également, une courte période de latence est une autre caractéristique qui a été associée à la leucémie secondaire chez les patients qui ont reçu des épipodophyllotoxines; la période médiane moyenne avant le développement de la leucémie étant d’environ 32 mois.
INTERACTIONS MÉDICAMENTEUSES
Effets d’autres médicaments sur l’étoposide
De graves cas de neuropathie ont été signalés chez 0,7 % des patients, peut-être en raison d’une interaction entre la vincristine et l’étoposide.
Effets de l’étoposide sur d’autres médicaments
Un traitement concomitant par la phénytoïne est associé à une augmentation de la clairance de l’étoposide et à une diminution de son efficacité. Un traitement concomitant par d’autres antiépileptiques pourrait également être associé à une augmentation de la clairance de l’étoposide et à une diminution de son efficacité.
L’administration concomitante d’antiépileptiques et d’étoposide peut altérer la maîtrise de l’épilepsie en raison des interactions pharmacocinétiques entre les médicaments.
Un traitement concomitant par la warfarine peut entraîner une élévation du rapport international normalisé (RIN). Une surveillance étroite du RIN est donc recommandée.
Autres interactions
Une résistance croisée entre les anthracyclines et l’étoposide a été signalée au cours des essais précliniques.
L’administration concomitante de vaccins à virus vivant entraîne un risque accru de maladie vaccinale généralisée mortelle. Les vaccins à virus vivant ne sont pas recommandés chez les patients immunodéprimés (voir MISES EN GARDE, Vaccins).
Utilisation pédiatrique
L’innocuité et l’efficacité de l’agent n’ont pas fait l’objet d’études systématiques chez les enfants. Les expériences cliniques liées à des tumeurs malignes chez les enfants sont très limitées (voir MISES EN GARDE).
EFFETS INDÉSIRABLES
Les données suivantes sur les effets indésirables reposent sur l’administration à la fois orale et intraveineuse de l’étoposide en tant qu’agent unique, au moyen de différents calendriers posologiques pour traiter une vaste gamme de tumeurs malignes.
Toxicité hématologique : Étant donné qu’une leucopénie et qu’une thrombocytopénie ont été signalées chez des patients qui prennent de l’étoposide, il faut confirmer le nombre de plaquettes et la numération de globules blancs avant chaque cycle. Une numération de globules blancs qui se situe entre 2000 et 3000 cellules/mm3 indique qu’il faut réduire la dose d’étoposide de 50 %. Une numération plaquettaire entre 75 000 et 100 000 cellules/mm3 indique qu’il faut réduire la dose de 50 %. Si la numération de neutrophiles chute en deçà de 500 cellules/mm3 ou si la numération plaquettaire chute en deçà de 50 000 cellules/mm3, il faut interrompre le traitement par l’étoposide et ne pas le reprendre tant que les numérations ne sont pas redevenues normales (voir MISES EN GARDE).
Une myélodépression d’issue fatale a été signalée après l’administration de l’étoposide (voir MISES EN GARDE et PRÉCAUTIONS). La myélosuppression est liée à la dose et limite la dose; les nadirs des granulocytes surviennent après 7 à 14 jours, et les nadirs des plaquettes, après 9 à 16 jours après l’administration du médicament. La moelle osseuse est normalement entièrement rétablie au vingtième jour, et aucun cas de toxicité cumulative n’a été signalé.
Une incidence de leucémie aiguë, qui peut survenir avec ou sans phase préleucémique, a été signalée chez des patients traités au moyen d’étoposide associé à d’autres agents antinéoplasiques.
Toxicité gastro-intestinale : La nausée et les vomissements sont les principales toxicités gastro-intestinales. Les nausées et les vomissements sont habituellement légers à modérés, et 1 % des patients doit mettre fin au traitement. Les réactions gastro-intestinales sont légèrement plus fréquentes dans le cas de l'administration par voie orale que dans le cas de la perfusion intraveineuse. La nausée et les vomissements peuvent habituellement être contrôlés au moyen d’un antiémétique standard. Une mucosite ou une œsophagite légère à grave peut survenir.
Toxicité cardiovasculaire : Une hypotension transitoire à la suite d’une administration intraveineuse rapide a été signalée chez 1 % à 2 % des patients. Le médicament n’a pas été associé à une toxicité cardiaque ou à des changements à l’électrocardiographie. Aucune hypotension retardée n’a été notée. Pour prévenir l’hypotension, il est recommandé d’administrer l’étoposide au moyen d’une perfusion intraveineuse lente, sur une période de 30 à 60 minutes. On peut habituellement contrer l'hypotension par l'arrêt de la perfusion ou l'administration d'un autre traitement de soutien, selon les besoins. Au moment de recommencer la perfusion, il faut réduire le débit d’administration.
Des cas d'infarctus du myocarde (dont certains d'issue fatale) et d'arythmie ont été signalés.
Réactions allergiques : Des réactions de type anaphylactiques caractérisées par des frissons, de la fièvre, une tachycardie, un bronchospasme, une dyspnée et (ou) une hypotension ont été signalées chez 0,7 % à 2 % des patients pendant ou immédiatement après l’administration d’étoposide. Des taux plus élevés de réactions qui s’apparentent à un choc anaphylactique ont été signalés chez les enfants qui ont reçu une perfusion d’étoposide à des concentrations plus élevées que celles recommandées. Le rôle joué par la concentration de la perfusion (ou le débit de perfusion) dans le développement de réactions de type anaphylactique est incertain. Les réactions de type anaphylactique répondent habituellement rapidement à la cessation de la perfusion d’étoposide et à l’administration subséquente d’hypertenseurs, de corticostéroïdes, d’antihistaminiques ou de médicaments capables d’augmenter le volume, le cas échéant. Des réactions aiguës fatales associées aux bronchospasmes ont été signalées, ainsi qu’une hypertension et (ou) des rougeurs et (ou) des crises épileptiques. La tension artérielle se rétablit habituellement aux valeurs normales quelques heures après la cessation de la perfusion. Des réactions de type anaphylactique peuvent se produire après l’administration de la dose initiale d’étoposide. Une apnée suivie du rétablissement spontané de la respiration après son interruption a été observée chez les patients qui reçoivent une perfusion d’étoposide.
Alopécie : Une alopécie réversible, qui progresse parfois en une calvitie totale, a été observée chez jusqu’à 66 % des patients.
Toxicité neurologique : On a signalé des cas de neuropathie périphérique chez 0,7 % des patients. Des cas de syndrome d’encéphalopathie postérieure réversible (SEPR) ont été signalés chez des patients traités par l’étoposide en association avec d’autres agents antinéoplasiques.
Autres toxicités : Faiblesse (3 %), ulcères buccaux (2 %). Les effets indésirables suivants ont été signalés chez moins de 1 % des patients : hyperuricémie, sepsie, engourdissement et picotements, étourdissements, dépression, pigmentation des ongles et candidose. Les réactions indésirables suivantes ont rarement été signalées : pneumonie interstitielle et fibrose pulmonaire, convulsions (parfois associées à des réactions allergiques), somnolence et fatigue, toxicité hépatique, fièvre, arrière-goût, syndrome de Stevens-Johnson, nécrolyse épidermique toxique (un décès a été signalé), éruptions cutanées, pigmentation, prurit, urticaire, constipation, dysphagie, asthénie, malaise, cécité corticale transitoire, névrite optique et radiodermite de rappel.
Une irritation et une inflammation des tissus mous qui suivent à l’occasion l’extravasation ont été observées, mais en général, aucune ulcération n’est observée.
Complications métaboliques : Des cas de syndrome de lyse tumorale (parfois d'issue fatale) ont été signalés à la suite de l'utilisation de l’étoposide en association avec d'autres médicaments chimiothérapeutiques
Les incidences de réactions indésirables qui figurent au tableau 1 sont tirées de bases de données multiples sur des études menées auprès de patients qui ont reçu un traitement par l’étoposide en monothérapie par voie orale ou intraveineuse.
TABLEAU 1 - Étoposide – Réactions indésirables
| EFFET INDÉSIRABLE DU MÉDICAMENT | INTERVALLE DE L’INCIDENCE SIGNALÉE, EN % |
Toxicité hématologique Leucopénie (moins de 1 000 GB/mm3) Leucopénie (moins de 4 000 GB/mm3) Thrombocytopénie (moins de 50 000 plaquettes/mm3) Thrombocytopénie (moins de 100 000 plaquettes/mm3) Anémie | 3 à 17 60 à 91 1 à 20 22 à 41 0 à 33 |
Toxicité gastro-intestinale Nausées et vomissements Douleur abdominale Anorexie Diarrhée Stomatite | 31 à 43 0 à 2 10 à 13 1 à 13 1 à 6 |
Autres Alopécie Neurotoxicité périphérique Hypotension Réaction allergique Troubles hépatiques | 8 à 66 1 à 2 1 à 2 1 à 2 0 à 3 |
Légende : GB = globule blanc
Déclaration des effets secondaires Vous pouvez déclarer les effets secondaires soupçonnées d’être associé avec l’utilisation d’un produit de santé par:
REMARQUE : Consultez votre professionnel de la santé si vous avez besoin de renseignements sur le traitement des effets secondaires. Le Programme Canada Vigilance ne donne pas de conseils médicaux. |
SURDOSAGE
Les complications aiguës anticipées seraient liées à l’hématotoxicité de l’étoposide.
Des doses totales de 2,4 g/m2 à 3,5 g/m2 administrées par voie intraveineuse pendant trois jours ont entraîné de graves mucosites et myélotoxicités.
Une acidose métabolique et des cas de grave toxicité hépatique ont été signalés chez des patients qui ont reçu une dose intraveineuse d’étoposide supérieure à celle recommandée.
Il n’y a pas d’antidote connu; des mesures adaptées aux symptômes doivent donc être prises pour soutenir le patient pendant tout épisode de toxicité qui peut survenir. Les fonctions rénale et hépatique du patient doivent être surveillées pendant trois à quatre semaines en cas de toxicité retardée.
| Pour la prise en charge d’une surdose soupçonnée au médicament, veuillez contacter immédiatement votre centre antipoison régional. |
POSOLOGIE ET ADMINISTRATION
Remarque : Il a été rapporté que les dispositifs de plastique fabriqués en acrylique ou en ABS (un polymère composé d’acrylonitrile, de butadiène et de styrène) peuvent se fendre et couler s’ils sont utilisés pour administrer Etoposide Injection, USP, non dilué. Cet effet n’a pas été observé avec Etoposide Injection, USP, dilué.
Intraveineuse : 50 à 100 mg/m2 par jour pendant cinq jours.
Une hypotension qui suit une administration intraveineuse rapide a été observée; par conséquent, il est recommandé que la solution injectable d’étoposide soit administrée sur une période d’au moins 30 minutes (habituellement de 30 à 60 minutes). Selon la tolérance du patient, une prolongation du temps de perfusion pourrait être nécessaire. Etoposide Injection USP ne doit pas être administré par injection intraveineuse rapide.
La posologie doit être modifiée en tenant compte des effets myélosuppresseurs d’autres médicaments qui font partie d’un traitement d’association ou des effets de traitements de radiothérapie ou de chimiothérapie antérieurs qui pourraient avoir compromis la réserve de moelle osseuse.
Préparation des solutions pour perfusion intraveineuse
Etoposide Injection, USP, doit ÊTRE DILUÉ AVANT UTILISATION avec une solution de dextrose injectable, USP, à 5 % ou une solution de chlorure de sodium injectable, USP, à 0,9 % pour atteindre une concentration de 0,2 mg / mL ou 0,4 mg / mL.
IL Y A FORMATION DE CRISTAUX DANS LES SOLUTIONS PLUS CONCENTRÉES LORSQU’ELLES SONT AGITÉES OU ACTIVÉES DANS LES CINQ MINUTES. CES SOLUTIONS NE DEVRAIENT PAS ÊTRE ADMINISTRÉES PAR VOIE INTRAVEINEUSE.
Etoposide Injection, USP, dilué à 0,4 mg/mL et administré au moyen de tubes branchés à une pompe dotée d’un mécanisme péristaltique peut se précipiter hors de la solution dans le tube. Il faut éviter le contact avec des solutions aqueuses tamponnées dont le pH est supérieur à 8. La reconstitution se solde par une solution claire et sans couleur.
Etoposide Injection, USP dilué avec du chlorure de sodium injectable, USP, à 0,9 % ou du dextrose injectable, USP, à 5 % à une concentration de 0,2 ou 0,4 mg / mL est stable pendant 24 heures à 15-30°C sous une lumière fluorescente dans des sacs de chlorure de polyvinyle (PVC).
Etoposide Injection, USP ne doit pas être mélangé avec d'autres médicaments antinéoplasiques. Des précautions doivent être prises pour éviter les déversements et le contact avec le médicament. S’il y a contact de solution d’Etoposide Injection USP avec la peau, laver immédiatement et abondamment avec de l'eau et du savon. En cas de contact entre la solution d’Etoposide Injection USP et les muqueuses, rincer abondamment avec de l'eau.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Étoposide
Nom chimique : (1) Furo[3’,4’:6,7]naphtho[2,3-d]-1,3-dioxol-6(5aH)-un,9-[(4,6-0- éthylidène-β-D-glucopyranosyl)oxyl]5,8,8a,9-tétrahydro-5-(4- hydroxy-3,5-diméthoxyphényl), [5R-[5α,5aβ,-8aα,9β(R*)]]-;
(2) 4’-Déméthylepipodophyllotoxine 9-[4-6-0-(R)-éthylidène-β-D- glucopyranoside].
Formule développée :
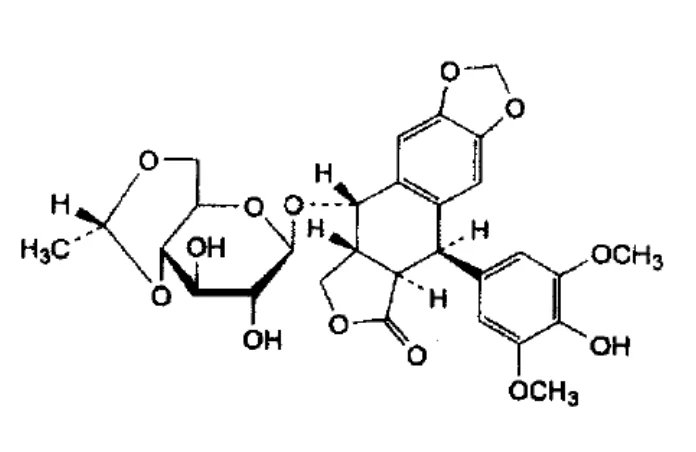
Formule moléculaire : C29H32O13
Masse moléculaire : 588,56 g/mol
Point de fusion : 236-251 °C (cristaux de méthanol)
pka : 9,8
Propriétés physicochimiques : fine poudre cristalline blanche ou presque blanche; aucune preuve visible de contamination par des corps étrangers. L’étoposide est un dérivé semi-synthétique de la podophyllotoxine. Il est légèrement soluble dans l’alcool et le chloroforme, modérément soluble dans le méthanol, et pratiquement insoluble dans l’eau.
Composition : Chaque millilitre contient 20 mg d'étoposide, 30 mg d'alcool benzylique (agent de conservation), 2 mg d'acide citrique, 650 mg de polyéthylène glycol, et 80 mg de polysorbate 80 avec qs d'alcools déshydratés.
Préparation pour administration par voie intraveineuse
Etoposide Injection USP DOIT ÊTRE DILUÉ AVANT L’UTILISATION avec une solution injectable de dextrose USP à 5 % ou une solution injectable de chlorure de sodium USP à 0,9 % pour arriver à une concentration de 0,2 mg/mL ou 0,4 mg/mL.
Comme c’est le cas pour tous les médicaments administrés par voie parentérale, les solutions pour administration par voie intraveineuse doivent faire l’objet d’une inspection visuelle pour déceler toute particule, tout précipité, toute décoloration et toute fuite avant l’administration, dès que la solution et le contenant le permettent. On ne doit pas utiliser une solution qui soit brouillée, ou qui présente des particules, des précipités, une décoloration ou une fuite.
ENTREPOSAGE ET STABILITÉ
Etoposide Injection USP doit être conservé à température ambiante (15-30°C), à l’abri de la lumière. Une fois perforé, la fiole d’Etoposide Injection USP, doit être conservée à 15-30°C et utilisée dans les 28 jours.
DIRECTIVES SPÉCIALES POUR LA MANIPULATION DE MÉDICAMENTS CYTOTOXIQUES
Manipulation et élimination :
- 1. La préparation d’Etoposide Injection USP doit être faite dans une hotte à flux laminaire vertical (enceinte de sécurité biologique – classe II).
- 2. Les employés préparant l’étoposide injectable, USP, doivent porter des gants en PVC, des lunettes de sécurité, des sarraus jetables et des masques.
- 3. L’ensemble des aiguilles, seringues, fioles et autres matériels qui sont venus en contact avec Etoposide Injection USP doit être isolé et incinéré à une température de 1 000 °C ou plus. Les contenants scellés peuvent exploser s’ils sont scellés hermétiquement. Les fioles intactes doivent être retournées au fabricant qui les détruira. Des précautions appropriées doivent être prises pour l’emballage de ces matériels aux fins du transport.
- 4. Les employés qui participent régulièrement à la préparation et au maniement de l’étoposide doivent passer des examens sanguins 2 fois par année.
DISPONIBILITÉ DE FORMES POSOLOGIQUES
Etoposide Injection à 20 mg / mL est disponible en fioles multidoses de 100 mg/5 mL, 200 mg/10 mL, 500 mg/25mL et 1g/50 mL; emballages individuels.
PHARMACOLOGIE HUMAINE
Pharmacocinétique
S’il est injecté par voie intraveineuse, l’étoposide s’élimine dans un processus biphasique, et sa demi-vie de distribution est d’environ 1,5 heure, et la demi-vie d’élimination terminale varie de 4 à 11 heures. Les valeurs de la clairance totale de l’organisme varient de 33 à 48 mL/min ou de 16 à 36 mL/min/m2, et, comme la demi-vie d’élimination terminale, elles sont indépendantes de la dose dans la fourchette des 100-600 mg/m2. Dans le même intervalle posologique, l’aire sous la courbe de la concentration plasmatique par rapport au temps (ASC) et les valeurs de la concentration plasmatique maximale (Cmax) augmentent de façon linéaire avec la dose. L’étoposide ne s’accumule pas dans le plasma à la suite d’une administration quotidienne de 100 mg/m2 pendant quatre à cinq jours.
Les volumes moyens de distribution à l’état d’équilibre varient de 18 à 29 litres, ou de 7 à 17 L/m2. L’étoposide pénètre faiblement dans le LCS. S’il est possible de le détecter dans le LCS et les tumeurs intracérébrales, les concentrations sont plus faibles que celles observées dans les tumeurs extracérébrales et dans le plasma. Les concentrations d’étoposide sont plus élevées dans les poumons en santé que dans les métastases aux poumons, et sont semblables dans les tumeurs primaires et les tissus sains du myométrium.
In vitro, l’étoposide a une forte tendance à se lier aux protéines (97 %) plasmatiques humaines. Lors d’une étude portant sur les effets d’autres agents thérapeutiques sur la liaison in vivo de l’étoposide marqué au 14C aux protéines sériques humaines, seuls la phénylbutazone, le salicylate de sodium et l’aspirine, ont délogé l’étoposide lié aux protéines aux concentrations obtenues généralement in vivo.
Les ratios de liaison de l’étoposide et les taux d’albumine sérique sont en corrélation directe chez les patients cancéreux et les sujets volontaires en santé. La fraction non liée de l’étoposide correspond très fortement au taux de bilirubine chez les patients cancéreux. Il semble y avoir un rapport inverse important entre les concentrations d’albumine sérique et la fraction d’étoposide libre (voir PRÉCAUTIONS).
Après une administration intraveineuse de 3H-étoposide (70 à 290 mg/m2), la récupération moyenne de radioactivité dans l’urine varie de 42 à 67 %, et la récupération fécale varie de 0 à 16 % de la dose. Moins de 50 % d’une dose intraveineuse est excrétée dans l’urine en tant qu’étoposide; le taux de récupération moyen est de 8 à 35 % en 24 heures.
Chez les enfants, environ 55 % de la dose est excrétée dans l’urine en tant qu’étoposide en 24 heures. La clairance rénale moyenne de l’étoposide est de 7 à 10 mL/min/m2, ou environ 35 % de la clairance totale de l’organisme pour un intervalle posologique de 80 à 600 mg/m2. On observe chez les enfants un lien de corrélation inverse entre les niveaux d’albumine plasmatique et la clairance rénale de l’étoposide.
L’étoposide, donc, est éliminé par des processus rénaux et non rénaux, c.-à-d. excrétion métabolique et excrétion biliaire. L’effet des maladies rénales sur la clairance plasmatique de l’étoposide est inconnu chez les enfants.
L’excrétion biliaire semble être une voie d’élimination de l’étoposide de moindre envergure. Seulement 6 % ou moins d’une dose intraveineuse est récupérée dans la bile en tant qu’étoposide. Le métabolisme est responsable de la majeure partie de la clairance non rénale de l’étoposide. Le principal métabolite urinaire de l’étoposide chez les adultes et les enfants est l’acide hydroxy [acide 4’-déméthyl-épipodophyllique-9-(4, 6-0-(R)-éthylidène-β-D-glucopyranoside)], formé par l’ouverture de l’anneau de lactone. Il est aussi présent dans le plasma humain, probablement sous forme d’isomère trans. Les conjugués glucuronide et (ou) sulfate de l’étoposide sont également excrétés dans l’urine humaine et représentent 5 à 22 % de la dose.
Après une perfusion intraveineuse d’étoposide, les valeurs de la Cmax et l’ASC montrent une variabilité marquée chez un même sujet et entre les sujets.
Chez les adultes, la clairance totale de l’organisme de l’étoposide est en corrélation directe avec la clairance de la créatinine, une faible concentration sérique d’albumine et la clairance non rénale. Chez les patients cancéreux adultes atteints d’insuffisance hépatique, la clairance totale de l’organisme de l’étoposide n’est pas réduite. Les patients ayant une fonction rénale altérée et recevant l’étoposide ont présenté une clearance corporelle totale réduite, une ASC accrue et un volume de distribution plus élevé à l’état d’équilibre (voir POSOLOGIE ET ADMINISTRATION). Un traitement concomitant au cisplatine est associé à une clearance corporelle totale réduite de l’étoposide. Chez les enfants, des niveaux de SGPT élevés sont associés à une clairance totale de l’organisme réduite du médicament. Une utilisation antérieure du cisplatine peut aussi diminuer la clairance totale de l’organisme de l’étoposide chez les enfants.
Bien qu’on ait observé des différences mineures au niveau des paramètres pharmacocinétiques entre les sexes et entre les patients âgés de 65 ans ou moins et ceux âgés de plus de 65 ans, ces écarts ne sont pas considérés comme ayant une signification clinique.
PHARMACOLOGIE ANIMALE
In vitro
L’étoposide interfère avec la synthèse de l’ADN. Des expériences in vitro avec de la thymidine radiomarquée ont montré que l’étoposide a des propriétés inhibitrices du captage de la thymidine liées à la concentration.
Des tests ont indiqué que l’administration d’étoposide in vitro sur le tissu conjonctif de poussins (fibroblastes) interrompt la mitose à la métaphase. Ces effets semblent être liés à la concentration.
L’étoposide inhibe la culture des tissus in vitro, comme le montrent des études avec la lignée cellulaire P-815 et des types de cellules HeLa et L.
La lignée cellulaire hématopoïétique humaine traitée à l’étoposide montre une incidence élevée d’anomalies chromosomiques multiples.
Le médicament s’est montré actif dans les sarcomes de rongeurs qui peuvent être greffés 37 et
180, et dans le carcinosarcome Walker, ainsi que dans les leucémies P-1534 et L-1210.
Il a été prouvé que l’étoposide interrompt la métaphase dans les fibroblastes de poussins. Son principal effet, cependant, semble s’observer à la dernière partie S ou à la première partie G2 du cycle cellulaire dans les cellules de mammifères. Deux réponses différentes liées à la dose sont observées. À des concentrations élevées (10 mcg/mL ou plus), on observe une lyse des cellules qui entreprennent la mitose. À de faibles concentrations (0,3 à 10 mcg/mL), les cellules ne peuvent entreprendre la prophase. Le médicament n’interfère pas avec l’assemblage des microtubules. L’effet macromoléculaire prédominant de l’étoposide semble être l’induction de bris dans les brins d’ADN par une interaction avec l’ADN-topoisomérase II ou la formation de radicaux libres.
Pharmacocinétique
Chez les rats, les concentrations les plus élevées d’étoposide se trouvaient dans le foie, les reins et l’intestin grêle trente minutes après l’injection intraveineuse d’étoposide radiomarqué. L’étoposide s’est grandement accumulé après 24 heures dans le foie, les reins, la bile et la thyroïde, et sa principale voie d’excrétion était la bile.
Chez les singes, à la suite d’une administration orale, une concentration maximale d’étoposide dans le sang a été atteinte après 45 minutes, et à la suite d’une administration de bolus intraveineux, la concentration maximale a été observée après 15 minutes.
Chez les singes, la demi-vie orale était de 1,7 heure, et la demi-vie intraveineuse, de 1,3 heure. Dix-neuf pour cent de la dose orale d’étoposide a été excrétée dans l’urine après 80 heures, et 63 % de la dose orale d’étoposide s’est retrouvée dans les selles.
TOXICOLOGIE
Toxicité aiguë
La DL50 a été déterminée pour les souris, les rats et les lapins (Tableau 2).
TABLEAU 2 - DL50 de l’étoposide IV
| Solution d’étoposide | Ampoule de solvant | |||||||
| mg/kg | mL/kg | mL/kg | ||||||
Souris Rat Lapin | 118 ± 9,5 68 ± 3,5 80 | 5,9 3,4 4,0 | 6,6 ± 0,3 4,2 ± 0,4 ca 4,0 | |||||
L’estimation précise de la toxicité de l’étoposide est limitée à la toxicité du solvant; la toxicité intraveineuse aiguë de l’étoposide ne peut donc être formulée avec certitude.
Toxicité subaiguë
L’étoposide a été administré par voie intrapéritonéale à des doses de 0,6, 1,8 et 6,0 mg/kg/jour à trois groupes de 20 rats (10 mâles et 10 femelles) pendant quatre semaines.
À 0,6 mg/kg/jour
N’a induit aucun effet important. Aucun décès n’est survenu.
À 1,8 mg/kg/jour
A induit une anémie et une lymphopénie transitoire avec involution du thymus significative et une réduction du tissu lymphoïde splénique chez certains animaux. Aucun décès n’est survenu.
À 6,0 mg/kg/jour
D’importants effets sur les systèmes hématopoïétique et lymphopoïétique, caractérisés par une anémie assez grave et une leucopénie marquée avec agranulocytose dans un cas. La spermatogenèse chez les mâles a été diminuée ou absente. Des effets non spécifiques (perte de poids, diarrhée, lésions pulmonaires, dégénérescence des hépatocytes) ont été signalés. Le taux de mortalité était de 2/20 dans ce groupe.
À 0,6 mg/kg/jour, à l’autopsie, on a découvert de légers signes d’involution du thymus chez 11 rats sur 20. Il y avait des zones marquées d’hémorragie rétropéritonéale et de petites pétéchies liées à des hémorragies dans la capsule pleurale et rénale.
À 1,8 mg/kg/jour, à l’autopsie, on a découvert des signes d’involution modérée chez 18 rats sur 20. Une petite quantité de liquide d’ascite sérosanguin a été relevée chez 7 rats sur 20. De petites pétéchies liées à des hémorragies ont également été observées dans la capsule pleurale et rénale, comme dans les autres groupes posologiques.
À 6,0 mg/kg/jour à l’autopsie, on a observé deux morts subites. Dans un cas, aucun changement post mortem n’a été signalé, et dans l’autre, on a noté une péritonite hémorragique en raison de la perforation. À la nécropsie, une importante involution du thymus a été observée chez trois animaux, et une involution manifeste a été observée chez les autres. Le foie avait l’air enflé et œdémateux chez 10 rats sur 18.
Des pétéchies liées à des hémorragies dans la capsule pleurale et rénale ont été observées.
L’étoposide a été administrée par voie intraveineuse à des niveaux posologiques de 0,4, de 1,2 et de 3,6 mg/kg/jour à trois groupes de quatre singes rhésus (deux mâles et deux femelles) pendant quatre semaines.
À 0,4 mg/kg/jour
Aucun effet notable n’a été relevé.
À 1,2 mg/kg/jour
Anémie et leucopénie non significatives et diminution du tissu lymphoïde.
À 3,6 mg/kg/jour
Anémie progressive et leucopénie grave et agranulocytose, et atteinte de la fonction plaquettaire (rétraction du caillot plasmatique). Le tissu lymphoïde était diminué, ainsi que les centres réactionnels dans les ganglions spléniques et lymphatiques chez les quatre singes. On a aussi observé des signes de dégénérescence focale des hépatocytes. Pour cette posologie, la perte de poids, une baisse de l’albumine sérique, une légère entérite et une hausse des dépôts d’hémosidérine chez un ou deux animaux étaient les effets non spécifiques. Dans tous les groupes, le taux de mortalité était nul.
À 0,4 mg/kg/jour, à l’autopsie, on a relevé de petits nodules gris/jaunes dans les poumons de deux singes. À 1,2 mg/kg/jour, on a relevé de petits nodules gris/jaunes dans les poumons d’un singe, et chez un autre, le foie était rempli de petites cicatrices de surface.
À 3,6 mg/kg/jour, à l’autopsie, on a remarqué que les glandes submandibulaires étaient enflées, ainsi que la présence de petits abcès dans les poumons, de nodules gris, de petits foyers hémorragiques, de ganglions lymphatiques mésentériques enflés et d’une moelle osseuse graisseuse.
Les veines ne montaient aucun signe de faible tolérance locale.
Toxicité chronique
Trois groupes de 80 rats (40 mâles et 40 femelles) ont reçu une solution d’étoposide en ampoule par voie orale pendant 26 semaines à 3, 10 et 30 mg/kg par jour. À la fin de l’étude de 26 semaines, 40 rats qui recevaient une dose moyenne et élevée n’ont reçu aucun médicament par voie orale pendant huit autres semaines, pour que l’on puisse détecter une réversibilité éventuelle des effets.
À 3 mg/kg
Les leucocytes ont diminué chez les femelles. Chez les femelles et les mâles, on a observé une chute du taux de globules rouges, de l’érythropoïèse et de la leucopoïèse, et une augmentation du cholestérol sérique.
À 10 mg/kg
On observe une baisse de la numération totale de leucocytes, de lymphocytes et de monocytes, une augmentation de cellules plasmatiques et des changements à la moelle osseuse, ce qui témoigne d’une perturbation moyenne de l’érythropoïèse et de la leucopoïèse.
À 30 mg/kg
La numération plaquettaire a augmenté chez les femelles. Les mâles ont souffert de diarrhée. Les femelles et les mâles ont connu une altération de l’apport alimentaire et un gain de poids, une baisse de leucocytes, de lymphocytes, de monocytes et de neutrophiles, et ont développé une anémie en raison de changements à la moelle osseuse. Le taux de cholestérol sérique a augmenté. Le volume urinaire a augmenté, ainsi que l’excrétion d’électrolytes.
À l’autopsie, les changements suivants ont été notés : réduction du poids des testicules, des ovaires et de la rate, augmentation du poids du foie, involution du thymus, adénocarcinome mammaire et néphroblastome, et changements dégénératifs à l’épithélium séminal. Ces effets immunosuppresseurs sur le système hématopoïétique et lymphatique étaient réversibles après le traitement; cependant, les changements histologiques aux poumons étaient plus prononcés après l’étape du rétablissement. Les tumeurs découvertes peuvent être rattachées au mécanisme cytostatique.
Trois groupes de six beagles (trois mâles et trois femelles) ont reçu une solution d’étoposide en ampoule pendant 26 semaines par voie orale, à une dose de 0,5, 1,5 et 5 à 6 mg/kg une fois par jour. Une fois l’étude de 26 semaines terminée, deux chiens qui recevaient la dose moyenne et deux autres qui recevaient la dose élevée n’ont pas reçu de médicaments pendant cinq semaines, dans le but de prouver que les effets sont réversibles. La toxicité suivante a été signalée :
À 0,5 mg/kg
Des changements dans la moelle osseuse, de légères perturbations de l’érythropoïèse, une présence sporadique de micronoyaux dans les normoblastes et les leucocytes et une excrétion urinaire du potassium accrue ont été signalés.
À 1,5 mg/kg
Une augmentation de la numération plaquettaire, une perturbation de l’érythropoïèse et de la leucopoïèse et des changements aux ECG ont été signalés.
Chez trois mâles, le poids des testicules et la spermatogenèse ont diminué.
À 5 à 6 mg/kg
Une réduction de la prise de poids, une perturbation de l’apport alimentaire, une perte de poids et une pigmentation foncée de la peau des oreilles en raison de dépôts de mélanine dans les cellules basales de l’épiderme ont été observées. Les analyses hématologiques ont montré une diminution de la numération totale de leucocytes, de neutrophiles, de lymphocytes et de monocytes, et une légère diminution d’érythrocytes, de l’hématocrite et de l’hémoglobine. On a également observé une macrocytose, une anémie hypochromique et des micronoyaux dans les érythrocytes et les leucocytes, des changements à la moelle osseuse et une augmentation de la numération plaquettaire. Également, une augmentation transitoire marquée des valeurs de SGPT et une légère tendance à l’augmentation de l’azote uréique du sang (BUN) et de la créatinine conjuguées à une diminution des protéines sanguines ont été observées.
Les effets immunosuppresseurs sur le système hématopoïétique et lymphatique étaient réversibles une fois le traitement interrompu.
En résumé, les résultats de deux études de 26 semaines sur la toxicité du médicament pris par voie orale ont révélé des effets toxiques manifestes après une administration orale de doses élevées de solutions d’étoposide en ampoule chez les rats et les chiens. Le principal signe de toxicité a été observé dans les organes érythropoïétiques et leucopoïétiques, le thymus et les testicules.
Études d’hémolyse
L’administration d’étoposide dans le cadre d’une étude intraveineuse de quatre semaines chez les singes ne s’est soldée par aucun signe d’hémolyse intravasculaire. Les études sur la précipitation des protéines plasmatiques in vivo et in vitro indiquent que l’administration intraveineuse d’une solution d’étoposide en ampoule ne devrait pas avoir d’effets indésirables sur le sang et le plasma humains aux doses qui seraient probablement utilisées.
Tératologie
L’étoposide a fait l’objet d’une étude tératologique chez des rats exempts d’organismes pathogènes spécifiques à des doses de 0,13, 0,4, 1,2 et 3,6 mg/kg/jour administrées par voie intraveineuse aux jours 6 à 15 de la gestation. L’étoposide a causé une toxicité maternelle, une embryotoxicité et une tératogénicité liées à la dose à des niveaux de 0,4 mg/kg/jour et plus. Des résorptions embryonnaires étaient observées à 90 et 100 pour cent aux deux doses les plus élevées. À 0,4 et 1,2 mg/kg, le poids du fœtus était diminué, et des anomalies fœtales ont été observées, dont des anomalies squelettiques importantes, une exencéphalie, une encéphalocèle et l’anophtalmie. À une dose de 1,2 mg/kg, une mortalité parentérale de 92 pour cent a été observée, et 50 pour cent des fœtus implantés étaient anormaux. Même à la plus faible dose testée, 0,13 mg/kg, une importante augmentation des incidences d’ossification retardée a été observée.
Une étude sur des souris suisses et albinos qui ont reçu une unique injection intrapéritonéale d’étoposide à des doses de 1,0, 1,5 et 2 mg/kg aux jours 6, 7 et 8 de gestation a révélé une embryotoxicité liée à la dose, diverses anomalies crâniennes, d’importantes malformations squelettiques, une augmentation de l’incidence de mort intra-utérine et une diminution marquée du poids moyen des fœtus. Le gain de poids maternel n’a pas été touché.
L’étoposide a induit des aberrations dans le nombre de chromosomes et leur structure dans les cellules embryonnaires de souris.