


Monographie de produit - Ferinject
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet.
TABLE DE MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DE MATIÈRES ............................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ................................................................................................................. 4
1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ................................................................................ 5
4.2 Dose recommandée et modification posologique ................................................ 5
4.3 Reconstitution ...................................................................................................... 8
4.4 Administration ...................................................................................................... 8
4.5 Dose oubliée ......................................................................................................... 9
5 SURDOSAGE ................................................................................................................ 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 10
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 10
7.1 Populations particulières .................................................................................... 12
7.1.1 Femmes enceintes .......................................................................................... 12
7.1.2 Allaitement ..................................................................................................... 13
7.1.3 Enfants (1 à 17 ans) ........................................................................................ 13
7.1.4 Personnes âgées ............................................................................................. 13
8 EFFETS INDÉSIRABLES ................................................................................................ 13
8.1 Aperçu des effets indésirables ............................................................................ 13
8.2 Effets indésirables observés au cours des essais cliniques ................................. 14 8.2.1 Effets indésirables observés au cours des essais cliniques – enfants .............. 17
8.3 Effets indésirables peu courants observés au cours des essais cliniques ........... 18
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 19
8.5 Effets indésirables observés après la mise sur le marché ................................... 20
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 20
9.2 Aperçu des interactions médicamenteuses ........................................................ 20
9.3 Interactions médicament-comportement .......................................................... 20
9.4 Interactions médicament-médicament .............................................................. 20
9.5 Interactions médicament-aliment ...................................................................... 20
9.6 Interactions médicament-plante médicinale ...................................................... 20
9.7 Interactions médicament-tests de laboratoire ................................................... 20
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 21
10.1 Mode d’action .................................................................................................... 21
10.2 Pharmacodynamie .............................................................................................. 21
10.3 Pharmacocinétique ............................................................................................. 21
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 23
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 23
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................ 23
13 INFORMATION PHARMACEUTIQUES ......................................................................... 23
14 ESSAIS CLINIQUES ..................................................................................................... 24
14.1 Essais cliniques par indication ............................................................................ 24
15 MICROBIOLOGIE ....................................................................................................... 31
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 32
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
FERINJECT (carboxymaltose ferrique) est indiqué :
- pour le traitement de l’anémie par carence en fer (anémie ferriprive) chez les patients adultes et les patients pédiatriques âgés de 1 an et plus lorsque les préparations orales de fer ne sont pas tolérées ou sont inefficaces.
- pour le traitement de la carence en fer chez les adultes et pour l’amélioration de la capacité à l’effort chez les patients adultes atteints d’insuffisance cardiaque et des symptômes de la classe II ou III de la New York Heart Association.
Le diagnostic de carence en fer doit reposer sur des analyses de laboratoire.
1.1 Enfants
Enfants (1 à 17 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de FERINJECT dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique). L’utilisation de FERINJECT chez les patients pédiatriques atteints d’une anémie ferriprive lorsque les préparations parentérales de fer ne sont pas tolérées ou sont inefficaces est appuyée par les données d’études adéquates et bien contrôlées de l’utilisation de FERINJECT chez l’adulte et par d’autres données pharmacocinétiques, pharmacodynamiques et d’innocuité collectées chez des patients pédiatriques âgés de 1 an et plus (voir 8.2.1 EFFETS INDÉSIRABLES, Enfants, 10.2 PHARMACOLOGIE CLINIQUE, Pharmacodynamique, et 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
L’efficacité et l’innocuité de FERINJECT n’ont pas été examinées chez les enfants âgés de moins de 1 an. L’utilisation de FERINJECT est par conséquent déconseillée chez les enfants dans ce groupe d’âge.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques portant sur FERINJECT ne font état d’aucune différence dans les réponses non intentionnelles entre les patients âgés et les patients plus jeunes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
FERINJECT est contre-indiqué chez les patients qui :
- présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour connaître la liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- présentent une hypersensibilité significative connue à d’autres produits parentéraux contenant du fer.
- présentent une anémie non attribuée à une carence en fer (p. ex. autre anémie microcytaire).
présentent des signes et symptômes de surcharge en fer ou des troubles de l’utilisation du fer
(p. ex. hémochromatose, hémosidérose).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
FERINJECT est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour connaître la liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- De graves réactions d’hypersensibilité, y compris des anaphylaxies et réactions anaphylactoïdes mettant la vie en danger et fatales, ont été signalées chez des patients traités par des produits contenant du fer à administrer par voie intraveineuse (IV), y compris FERINJECT (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- Il convient d’observer les patients afin de détecter tous signes et symptômes de réaction d’hypersensibilité, y compris la surveillance de la pression artérielle et du pouls, au cours de chaque perfusion et pendant au moins 30 minutes après chaque perfusion de FERINJECT (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- FERINJECT doit être administré seulement lorsque le personnel et les traitements nécessaires sont à portée de main immédiate pour la prise en charge de l’anaphylaxie et autres réactions d’hypersensibilité (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- La posologie de FERINJECT (carboxymaltose ferrique) est exprimée en mg de fer élémentaire, chaque mL comportant 50 mg de fer élémentaire.
4.2 Dose recommandée et modification posologique
La détermination de la posologie recommandée de FERINJECT se fait selon une démarche par étapes :
- 1) détermination des besoins individuels en fer, 2) calcul et administration de la ou des doses de fer, et
- 3) évaluations de la réplétion en fer post-dose. Ces étapes sont décrites ci-dessous :
Adultes
Étape 1 : Détermination des besoins en fer
Le besoin individuel en fer pour atteindre la réplétion en utilisant FERINJECT est déterminé sur la base du poids corporel du patient et de son taux d’hémoglobine (Hb). Se reporter au Tableau 1 pour la détermination des besoins en fer totaux. Consulter l’étape 2 pour obtenir les doses individuelles maximales en fer.
Tableau 1 : Détermination des besoins totaux en fer – adultes
Hb Poids corporel du patient
g/dL mmol/L Inférieure à 35 kg 35 à < 70 kg 70 kg et plus
< 10 < 6,2 500 mg 1500 mg 2000 mg 10 à < 14 6,2 à < 8,7 500 mg 1000 mg 1500 mg
≥ 14 ≥ 8,7 500 mg 500 mg 500 mg
La carence en fer doit être confirmée par des analyses de laboratoire (voir 1 INDICATIONS).
Étape 2 : Calcul et administration de la ou des doses maximales de fer
Sur la base des besoins totaux en fer déterminés à l’aide du Tableau 1 ci-dessus, la ou les doses appropriées de FERINJECT doivent être administrées en prenant en considération ce qui suit :
L’administration unique de FERINJECT ne doit pas dépasser :
- 15 mg de fer/kg de poids corporel
- 1000 mg de fer (20 mL de FERINJECT)
La dose cumulée maximale recommandée de FERINJECT est de 1000 mg de fer (20 mL de FERINJECT) par semaine. Si les besoins en fer totaux sont supérieurs, alors l’administration d’une dose supplémentaire doit être séparée d’un intervalle minimal de 7 jours de la première dose.
Étape 3 : Évaluations de la réplétion en fer post-dose
Un autre examen doit être effectué par le clinicien en se basant sur l’état de santé du patient. Il faut analyser à nouveau le taux d’Hb au plus tôt 4 semaines après l’administration finale de FERINJECT pour laisser un délai adéquat à l’érythropoïèse et à l’utilisation du fer. Si le patient nécessite une réplétion supplémentaire en fer, il convient de recalculer les besoins en fer en utilisant le Tableau 1 ci-dessus.
Enfants (1 à 17 ans)
Étape 1 : Détermination des besoins en fer
Le besoin individuel en fer pour atteindre la réplétion en utilisant FERINJECT est déterminé sur la base du poids corporel du patient et de son taux d’Hb. Il faut calculer le besoin individuel en fer pour chaque patient soit à l’aide de la formule de Ganzoni, soit en se reportant au Tableau 2. Il est recommandé de ne pas dépasser la dose cumulée (besoin individuel en fer total calculé soit à l’aide de la formule de Ganzoni, soit en se reportant au Tableau 2) sans excéder ceux mentionnée au Tableau 2. Consulter l’étape 2 pour obtenir les doses individuelles maximales en fer.
Déficit total en fer [mg] = poids corporel [kg] x (Hb cible - Hb réel) [g/dL] x 2,4 + réserves en fer [mg]
Inférieure à 35 kg de poids corporel : Hb cible = 13 g/dL et réserves en fer = 15 mg/kg poids corporel
35 kg de poids corporel et plus Hb cible = 15 g/dL et réserves en fer = 500 mg
Il faut arrondir les besoins en fer calculés à 50 mg près. Se reporter au Tableau 2 pour obtenir des exemples de besoins en fer pour divers poids corporels et taux d’Hb.
Tableau 2 : Détermination du besoin total en fer – patients âgés de 1 à 17 ans
Hb Poids corporel du patient
g/dL mmol/L 10 kg 20 kg 30 kg 40 kg 50 kg 60 kg
7 4,3 300 mg 600 mg 900 mg 1200 mg 1350 mg 1500 mg 9 5,6 250 mg 500 mg 750 mg 1100 mg 1200 mg 1350 mg 11 6,8 200 mg 400 mg 600 mg 900 mg 1000 mg 1100 mg 13 8,1 150 mg 300 mg 450 mg 700 mg 750 mg 800 mg ≥15 ≥9,3 150 mg 300 mg 450 mg 500 mg 500 mg 500 mg
La carence en fer doit être confirmée par des analyses de laboratoire (voir 1 INDICATIONS).
Étape 2 : Calcul et administration de la ou des doses maximales de fer
Sur la base du besoin total en fer déterminé ci-dessus, la ou les doses appropriées de FERINJECT doivent être administrées en prenant en considération ce qui suit :
L’administration unique de FERINJECT ne doit pas dépasser :
- 15 mg de fer/kg de poids corporel
- 750 mg de fer (15 mL de FERINJECT)
La dose cumulée maximale recommandée de FERINJECT est de 750 mg de fer (15 mL de FERINJECT) par semaine. Si les besoins en fer totaux sont supérieurs, alors l’administration d’une dose supplémentaire doit être séparée d’un intervalle minimal de 7 jours de la première dose.
Étape 3 : Évaluations de la réplétion en fer post-dose
Un autre examen doit être effectué par le clinicien en se basant sur l’état de santé du patient. Il faut analyser à nouveau le taux d’Hb au plus tôt 4 semaines après l’administration finale de FERINJECT pour laisser un délai adéquat à l’érythropoïèse et à l’utilisation du fer. Si le patient nécessite une réplétion supplémentaire en fer, il convient de recalculer les besoins en fer en utilisant la formule de Ganzoni décrite ci-dessus.
Insuffisance rénale
Chez les patients adultes atteints de maladie rénale chronique dépendant de l’hémodialyse (MRC-HD), il convient de ne pas dépasser une dose unique quotidienne maximale de 200 mg de fer sous forme de FERINJECT (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Chez les enfants et les adolescents atteints de maladie rénale chronique exigeant un traitement par hémodialyse, l’efficacité et l’innocuité de FERINJECT n’ont pas été examinées. L’utilisation de FERINJECT est par conséquent déconseillée chez les enfants et les adolescents atteints de maladie rénale chronique exigeant un traitement par hémodialyse.
Femmes enceintes (≥ 16 semaines de grossesse)
Il est recommandé de limiter la dose cumulée maximale des patientes enceintes à 1 000 mg en cas d’Hb > 90 g/L, ou 1 500 mg en cas d’Hb ≤ 90 g/L. Ne pas administrer plus de 1 000 mg de fer par semaine (voir la section 7.1.1 Femmes enceintes).
4.3 Reconstitution
FERINJECT est fourni dans des fioles de 2 mL, 10 mL ou 20 mL, chaque mL de dispersion de carboxymaltose ferrique comportant 50 mg de fer (voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE). Chaque fiole de FERINJECT est exclusivement à usage unique. Jeter tout produit inutilisé après usage.
Injection intraveineuse
FERINJECT peut être administré par injection intraveineuse (IV) par dispersion non diluée. La dispersion non diluée doit être utilisée immédiatement après ouverture (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT).
Perfusion intraveineuse
Pour une administration par perfusion intraveineuse, FERINJECT doit être dilué dans une solution de chlorure de sodium à 0,9 % stérile comme l’indique le Tableau 3. FERINJECT doit être mélangé uniquement avec une solution de chlorure de sodium à 0,9 % stérile. Aucune autre solution pour dilution intraveineuse ni aucun agent thérapeutique ne doivent être utilisés, en raison des risques de formation de précipité et/ou d’incompatibilité. FERINJECT ne doit pas être dilué à des concentrations inférieures à 2 mg de fer/mL (sans inclure le volume dispersion de FERINJECT).
Tableau 3 : Plan de dilution de FERINJECT pour une perfusion intraveineuse
Volume
de
FERINJECT requis
Dose de fer équivalente
Quantité maximale de solution de chlorure de sodium à 0,9 % stérile
Durée d’administration minimale
Adultes 2 à 4 mL 100 à 200 mg 50 mL 3 minutes > 4 à 10 mL > 200 à 500 mg 100 mL 6 minutes > 10 à 20 mL > 500 à 1000 mg 250 mL 15 minutes Enfants 2 à 15 mL 100 à 750 mg 250 mL 15 minutes
La dispersion diluée doit être utilisée dans les 24 heures suivant la dilution lorsqu’elle est conservée entre 2 °C et 8 °C (voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT).
4.4 Administration
FERINJECT doit être administré uniquement par voie intraveineuse :
- par injection, ou
- par perfusion, ou
- lors d’une séance d’hémodialyse, sans dilution, directement dans la ligne veineuse du dialyseur.
Il ne faut pas administrer FERINJECT par voie sous-cutanée ou intramusculaire. Il faut inspecter visuellement les fioles avant utilisation afin de détecter toute sédimentation ou bris. Utiliser uniquement les fioles renfermant une dispersion homogène dépourvue de sédimentation.
Injection intraveineuse
FERINJECT peut être administré par injection intraveineuse (IV) par dispersion non diluée. Chez les adultes, la dose unique maximale est de 15 mg de fer/kg de poids corporel et ne devrait pas dépasser 1000 mg de fer. Chez les enfants et adolescents âgés de 1 an à 17 ans, la dose unique maximale est de 15 mg de fer/kg de poids corporel mais ne devrait pas dépasser 750 mg de fer. Les vitesses d’administration sont présentées au Tableau 4 :
Tableau 4 Vitesses d’administration pour l’injection intraveineuse de FERINJECT
Volume de carboxymaltose
ferrique requis
Dose de fer équivalente
Vitesses d’administration / Durée d’administration minimale
Adultes 2 à 4 mL 100 à 200 mg Aucune durée minimale prescrite > 4 à 10 mL > 200 à 500 mg 100 mg de fer/min > 10 à 20 mL > 500 à 1000 mg 15 minutes Enfants 2 à 15 mL 100 à à 750 mg 100 mg de fer/min
Perfusion intraveineuse
FERINJECT peut être administré par perfusion intraveineuse, dans ce cas il faut le diluer dans une solution de chlorure de sodium à 0,9 % stérile (Tableau 3). Chez les adultes, la dose unique maximale est de 15 mg de fer/kg de poids corporel et ne devrait pas dépasser 1000 mg de fer. Chez les enfants et adolescents âgés de 1 an à 17 ans, la dose unique maximale est de 15 mg de fer/kg de poids corporel mais ne devrait pas dépasser 750 mg de fer.
4.5 Dose oubliée
Sans objet.
5 SURDOSAGE
L’administration de FERINJECT en des quantités supérieures à celle nécessaire pour corriger la carence en fer peut entraîner l’accumulation de fer dans des sites de dépôt, et éventuellement une hémosidérose. La surveillance des paramètres du fer, comme le taux de ferritine sérique et la saturation de la transferrine (TSAT), peut aider à détecter l’accumulation de fer. En cas d’accumulation de fer, traiter conformément à la pratique médicale habituelle; p. ex. envisager le recours à un chélateur du fer.
Ne pas administrer FERINJECT à des patients présentant une surcharge en fer. Voir 2 CONTRE-INDICATIONS.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 5 : Formes posologiques, concentrations, composition et emballage
FERINJECT se présente sous forme de dispersion colloïdale aqueuse opaque, brune foncée, dans des fioles stériles, à dose unique, sans agent de conservation et non pyrogéniques. Chaque fiole comporte du carboxymaltose ferrique correspondant à 50 mg de fer élémentaire/mL. FERINJECT est fourni dans des fioles de 2 mL, de 10 mL et de 20 mL.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Un traitement excessif en fer parentéral peut provoquer l’accumulation de fer dans des sites de dépôt et possiblement une hémosidérose. Ne pas administrer FERINJECT à des patients présentant une surcharge en fer (voir les sections 2 CONTRE-INDICATIONS, 5 SURDOSAGE).
Endocrinien et métabolisme
Hypophosphatémie et ostéomalacie hypophosphatémique
Des cas d’hypophosphatémie symptomatique entraînant de graves conséquences, y compris de l’ostéomalacie hypophosphatémique et des fractures nécessitant une intervention clinique, dont une intervention chirurgicale, ont été signalés dans un contexte de post-commercialisation. Il faut demander aux patients de consulter un médecin en cas d’arthralgie ou de douleurs osseuses.
Dans les essais cliniques portant sur FERINJECT, une baisse passagère du taux de phosphore sanguin en dessous de 2,5 mg/dL a été signalée chez 45 % des patients. La baisse du taux de phosphore était dans la plupart des cas asymptomatique, avec des événements indésirables survenus pendant le traitement (EIT) signalés chez 3 % des patients. Des cas associés au traitement d’hypophosphatémie exigeant une attention médicale ont été signalés, principalement chez des patients présentant des facteurs risques et une exposition prolongée à de fortes doses de fer intraveineux. Le délai médian écoulé depuis la première dose pour les patients présentant un taux de phosphore < 2,5 mg/dL était de 11 jours.
Les facteurs de risque d’hypophosphatémie possibles comprennent la carence en vitamine D, la malabsorption du calcium et du phosphate, l’hyperparathyroïdie secondaire, la télangiectasie hémorragique héréditaire, la maladie inflammatoire de l’intestin (MII) et l’ostéoporose. On doit surveiller les patients traités par des doses multiples plus fortes dans le cadre d’un traitement de
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentration/co | ||||
| mposition | ||||
| Voie intraveineuse | Dispersion, 100 mg/2 mL, 500 mg/10 mL et 1 000 mg/20 mL, chacune correspondant à 50 mg de fer élémentaire/mL (sous la forme de carboxymaltose ferrique). | Acide chlorhydrique (pour l’ajustement du pH), hydroxyde de sodium (pour l’ajustement du pH), eau pour injection | ||
longue durée et présentant des facteurs de risques sous-jacents afin de détecter l’ostéomalacie hypophosphatémique. Le taux de phosphate sérique doit être contrôlé chez les patients à risque d’un taux sérique de phosphate bas qui nécessitent un traitement répété ou chez tous les patients qui reçoivent un traitement répété en dedans de trois mois.
Corrigez l’hypophosphatémie préexistante avant l’instauration du traitement par FERINJECT. Traitez l’hypophosphatémie conformément aux recommandations cliniques. En cas d’hypophosphatémie persistante, le traitement par FERINJECT doit être réévalué.
Hépatique/biliaire/pancréatique
Chez les patients présentant un trouble hépatique, le fer parentéral doit être administré uniquement après une évaluation minutieuse de la balance bénéfices / risques. Il faut éviter d’administrer du fer parentéral à des patients atteints de trouble hépatique, pour lequel la surcharge en fer constitue un facteur précipitant, plus particulièrement la porphyrie cutanée tardive. Il est recommandé de surveiller attentivement le statut ferrique pour éviter une surcharge en fer.
Immunitaire
Réactions d’hypersensibilité
Les préparations administrées par voie parentérale, y compris FERINJECT, ont été signalés comme pouvant provoquer des réactions d’hypersensibilité, dont des réactions anaphylactiques graves et potentiellement mortelles. Des cas de réactions d’hypersensibilité légères à modérées, caractérisées par une respiration sifflante, une dyspnée, une hypotension, des éruptions cutanées et/ou un prurit ont également été observées dans les essais cliniques et dans les études menées après la mise sur le marché. Des réactions d’hypersensibilité ont été rapportées après des doses de tout complexe de ferrique parentéral précédemment sans événement y compris FERINJECT.
Le risque est plus élevé chez les patients ayant des allergies connues, dont des allergies médicamenteuses, et chez les patients ayant des antécédents d’asthme sévère, d’eczéma ou d’une autre allergie atopique. Le risque de réactions d’hypersensibilité aux complexes ferriques administrés par voie parentérale est également plus élevé chez les patients atteints d’une affection immunitaire ou inflammatoire (par exemple, l’arthrite rhumatoïde, le lupus érythémateux disséminé).
Surveiller l’apparition de signes et symptômes d’hypersensibilité chez les patients pendant et après l’injection de FERINJECT. Les installations nécessaires à la réanimation cardiopulmonaire doivent être accessibles. Si une réaction d’hypersensibilité ou des signes d’intolérance se manifestent pendant l’administration, il faut arrêter le traitement immédiatement. Chaque patient doit être observé afin de détecter les effets indésirables pendant une durée minimale de 30 minutes après chaque administration de FERINJECT.
Infection
Les préparations de fer présentent un risque de stimulation de la croissance bactérienne, et d’inhibition de la fonction leucocytaire et de la phagocytose. Le fer parentéral doit être utilisé avec prudence en cas d’infection aiguë ou chronique. FERINJECT ne doit pas être utilisé chez des patients présentant une bactériémie active. Chez les patients présentant une infection chronique, une évaluation des avantages et des risques devrait être effectuée, en tenant compte de la suppression de l’érythropoïèse (due à l’infection chronique).
Surveillance et épreuves de laboratoire
Les patients doivent avoir un diagnostic confirmé de carence en fer sur la base de tests de laboratoire appropriés avant un traitement par FERINJECT (voir 1 INDICATIONS).
Il faut surveiller régulièrement la réponse hématologique et les paramètres du fer, comme le taux de ferritine sérique et la TSAT, pendant un traitement parentéral de fer. La surveillance des paramètres inhérents au fer, comme le taux de ferritine sérique et la TSAT, peut aider à détecter l’accumulation de fer. Au cours des 24 heures suivant l’administration de FERINJECT, il est possible que les analyses biologiques surestiment le fer sérique et le fer lié à la transferrine en mesurant également le fer contenu dans FERINJECT.
Surveiller l’apparition de signes et symptômes de réactions d’hypersensibilité (par exemple, urticaire, œdème, bronchospasme, hypotension, arrêt cardiorespiratoire, syncope, inconscience ou perte de conscience) chez les patients pendant l’administration et pendant au moins 30 minutes après chaque administration de FERINJECT.
Surveiller le taux de phosphate sérique chez les patients à risque d’hypophosphatémie chronique, et vérifier le taux de phosphate sérique avant un traitement répété chez les patients à risque de bas taux de phosphate, et chez les patients qui reçoivent un deuxième traitement en dedans de trois mois.
Rénal
Aucune donnée sur l’innocuité n’est disponible chez les patients souffrant de MRC-patients dépendants de l’HD traités par des doses uniques supérieures à 200 mg de fer.
Peau
Il faut prendre les précautions nécessaires pour éviter une extravasation (fuite paraveineuse) lors de l’administration de FERINJECT. L’extravasation peut provoquer de l’irritation cutanée et potentiellement un brunissement de la peau persistant pendant une longue durée au site d’administration. En cas d’extravasation, il fait cesser immédiatement l’administration de FERINJECT.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données cliniques issues de l’utilisation de FERINJECT chez des femmes enceintes sont limitées. Dans le cadre d’une étude randomisée, 123 femmes présentant une anémie ferriprive étant entre 16 et 33 semaines de grossesse ont reçu FERINJECT à la dose cumulée de 1 000 ou 1 500 mg. Les effets indésirables les plus fréquemment signalés étaient les maux de tête, les nausées et les étourdissements.
La bradycardie fœtale peut se manifester suite à l’administration de fer parentéral. Elle est habituellement passagère et une conséquence d’une réaction d’hypersensibilité chez la mère.
Une évaluation des avantages et des risques est requise avant toute utilisation pendant une grossesse, et FERINJECT doit être utilisé pendant une grossesse seulement lorsqu’il est clairement nécessaire. Le traitement par FERINJECT doit être limité aux semaines de grossesse 16 et au-delà si les avantages sont considérés comme supérieurs aux risques encourus à la fois pour la mère et le fœtus. Il faut surveiller attentivement le fœtus pendant l’administration de FERINJECT à des femmes enceintes. Des données tirées d’études menées chez les animaux indiquent que le fer libéré par le carboxymaltose ferrique peut traverser le placenta. Lors des études de toxicologie pour la reproduction, l’administration du carboxymaltose ferrique pendant la période d’organogenèse a eu des effets indésirables sur le développement, y compris des malformations fœtales squelettiques et une augmentation de la perte de l’embryon à la nidation, en présence de toxicité maternelle (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Les résultats d’une étude clinique menée chez les femmes postpartum présentant une anémie ferriprive ont montré que le transfert de fer contenu dans FERINJECT au lait humain était ≤ 1 % de la dose administrée (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). Chez les nourrissons allaités de cette étude, les événements indésirables comprenaient la constipation et la diarrhée (1,3 % pour chaque événement), mais aucun des événements indésirables rapportés n’a été considéré comme lié à l’exposition à FERINJECT par le lait maternel. Les bienfaits de l’allaitement maternel sur le plan du développement et de la santé doivent être pris en considération, de même que les besoins cliniques de la mère en FERINJECT en plus de tout effet indésirable potentiel sur le nourrisson allaité résultant soit du médicament, soit de l’affection maternelle sous-jacente.
7.1.3 Enfants (1 à 17 ans)
D’après les données examinées, Santé Canada a autorisé FERINJECT chez les patients âgés de 1 an et plus dans le traitement de l’anémie ferriprive lorsque les préparations orales de fer ne sont pas tolérées ou sont inefficaces. Se référer à la section 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique pour obtenir les schémas posologiques pour les enfants et les adolescents. Globalement, la fréquence des EIT chez les patients pédiatriques traités par FERINJECT était comparable à celle observée dans la population globale à l’étude. Voir 8 EFFETS INDÉSIRABLES pour connaître les résultats concernant l’innocuité.
7.1.4 Personnes âgées
La base de données regroupées sur l’innocuité révèle que 29 % des patients traités par FERINJECT avaient 65 ans ou plus, et 14 % avaient 75 ans ou plus. On n’a pas observé de différences globales quant à l’innocuité ou à l’efficacité entre les patients âgés et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Lors des essais cliniques pivots, d’après une population regroupée examinée pour l’innocuité comprenant 2 196 patients traités par FERINJECT pour une multitude de domaines thérapeutiques, les EIT toutes causes confondues ont été rapportés pour un total de 932 (42,4 %) patients. Les EIT les plus fréquemment signalés (≥ 2 %) par terme privilégié étaient les maux de tête (3,6 %), l’œdème (3,2 %), l’hypertension (3,2 %), les réactions au site d’injection ou perfusion (3,2 %), les éruptions cutanées (2,9 %), l’arthralgie (2,5 %), les infections des voies urinaires (2,5 %), les étourdissements (2,4 %), les nausées (2,3 %), la rhinopharyngite (2,2 %) et la diarrhée (2,2 %).
Des EIT graves (EIG) (toutes causes confondues) ont été signalés chez 131 (6,0 %) patients traités par FERINJECT. Aucun EIG n’a été signalé chez > 1 % des patients traités par FERINJECT. La pyrexie, les maux de tête et l’embolie pulmonaire, chacun signalé chez 1 patient, étaient les seuls EIG associés au traitement rapportés chez les patients sous FERINJECT.
Il y a eu 6 (0,3 %) EIT qui ont conduit à une interruption du traitement par le médicament à l’étude, et 12 (0,5 %) EIT qui ont conduit au décès, à chaque fois considéré comme étant non associé à FERINJECT.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
La fréquence des événements indésirables associés à l’utilisation de FERINJECT chez les patients adultes atteints d’anémie ferriprive a été établie dans le cadre de sept essais cliniques randomisés couvrant divers domaines thérapeutiques – néphrologie, gastroentérologie et santé de la femme – ainsi que dans le cadre d’une étude supplémentaire menée chez des patients adultes atteints d’insuffisance cardiaque chronique (ICC) avec carence en fer. Les caractéristiques démographiques divergeaient en fonction de l’objectif des études et des domaines thérapeutiques, Ces études ont porté tant sur des patients de sexe masculin que de sexe féminin, sauf celles axées spécifiquement sur la santé de la femme. Dans l’ensemble, la population utilisée pour l’étude de l’innocuité comprenait un nombre considérable de patients d’ascendance caucasienne, africaine, hispanique et asiatique.
Les effets indésirables courants se produisant chez ≥ 1 % de l’ensemble des patients atteints d’anémie ferriprive traités par FERINJECT par terme privilégié sont présentés au Tableau 6.
Tableau 6 : Effets indésirables observés au cours des essais cliniques signalés chez ≥ 1 % des patients traités par FERINJECT ; •Études couvrant les domaines thérapeutiques néphrologie, gastroentérologie et santé de la femme
| FERINJECT | Fer IV | Fer oral | SMC | |
| Classe de système organique | ||||
| N = 2196 | N = 357 | N = 522 | N = 1281 | |
| Terme privilégié de MedDRA | ||||
| n (%) | n (%) | n (%) | n (%) | |
| Affections cardiaques | ||||
| Douleur thoracique** | 27 (1,2 %) | 2 (0,6 %) | 9 (1,7 %) | 4 (0,3 %) |
| Affections gastro-intestinales | ||||
| Nausée | 50 (2,3 %) | 12 (3,4 %) | 29 (5,6 %) | 40 (3,1 %) |
| Diarrhée | 48 (2,2 %) | 7 (2,0 %) | 54 (10,3 %) | 23 (1,8 %) |
| Douleur abdominale** | 42 (1,9 %) | 12 (3,4 %) | 35 (6,7 %) | 27 (2,1 %) |
| Vomissements* | 26 (1,2 %) | 6 (1,7 %) | 20 (3,8 %) | 16 (1,2 %) |
| Colite ulcéreuse | 25 (1,1 %) | 7 (2,0 %) | 9 (1,7 %) | 0 |
| Troubles généraux et anomalies au site d’administration | ||||
| Œdème** | 71 (3,2 %) | 0 | 42 (8,0 %) | 15 (1,2 %) |
| Réactions au site d’injection ou perfusion** | 70 (3,2 %) | 7 (2,0 %) | 3 (0,6 %) | 4 (0,3 %) |
| Fatigue** | 36 (1,6 %) | 9 (2,5 %) | 34 (6,5 %) | 10 (0,8 %) |
| Pyrexie* | 35 (1,6 %) | 5 (1,4 %) | 12 (2,3 %) | 2 (0,2 %) |
| FERINJECT | Fer IV | Fer oral | SMC | |
| Classe de système organique | ||||
| N = 2196 | N = 357 | N = 522 | N = 1281 | |
| Terme privilégié de MedDRA | ||||
| n (%) | n (%) | n (%) | n (%) | |
| Infections et infestations | ||||
| Infection des voies urinaires | 54 (2,5 %) | 1 (0,3 %) | 23 (4,4 %) | 11 (0,9 %) |
| Rhinopharyngite | 49 (2,2 %) | 8 (2,2 %) | 21 (4,0 %) | 5 (0,4 %) |
| Infection des voies respiratoires supérieures** | 38 (1,7 %) | 5 (1,4 %) | 24 (4,6 %) | 18 (1,4 %) |
| Infection des voies respiratoires inférieures** | 33 (1,5 %) | 8 (2,2 %) | 33 (6,3 %) | 5 (0,4 %) |
| Grippe** | 27 (1,2 %) | 4 (1,1 %) | 9 (1,7 %) | 3 (0,2 %) |
| Affections musculo-squelettiques et du tissu conjonctif | ||||
| Arthralgie** | 55 (2,5 %) | 7 (2,0 %) | 31 (5,9 %) | 4 (0,3 %) |
| Maux de dos | 40 (1,8 %) | 3 (0,8 %) | 17 (3,3 %) | 6 (0,5 %) |
| Spasmes musculaires** | 30 (1,4 %) | 9 (2,5 %) | 5 (1,0 %) | 0 |
| Affections du système nerveux | ||||
| Maux de tête** | 78 (3,6 %) | 14 (3,9 %) | 24 (4,6 %) | 18 (1,4 %) |
| Étourdissements** | 52 (2,4 %) | 8 (2,2 %) | 14 (2,7 %) | 8 (0,6 %) |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Dyspnée* | 27 (1,2 %) | 1 (0,3 %) | 17 (3,3 %) | 2 (0,2 %) |
| Affections de la peau et du tissu sous-cutané | ||||
| Éruptions cutanées** | 64 (2,9 %) | 8 (2,2 %) | 28 (5,4 %) | 11 (0,9 %) |
| Affections vasculaires | ||||
| Hypertension** | 70 (3,2 %) | 12 (3,4 %) | 48 (9,2 %) | 11 (0,9 %) |
| Hypotension** | 37 (1,7 %) | 13 (3,6 %) | 7 (1,3 %) | 4 (0,3 %) |
IV = intraveineuse; MedDRA = Dictionnaire médical des affaires réglementaires; PT = Terme privilégié; SMC = Standard Medical Care (soins médicaux standard); SOC = Classe de système organique. * Les termes de groupe Vomissements, Pyrexie et Dyspnée sont chacun composés de plusieurs termes presque synonymes.
** Les termes de groupe qui comprennent des événements cliniques distincts sont : Douleur thoracique (comprend Angine de poitrine) ; Douleur abdominale (Distension abdominale) ; Œdème (Enflure périphérique); Réactions au site d’injection ou perfusion (Extravasation, Hematome, Hématome postopératoire, Réaction locale) ; Fatigue (Malaise, Maladie, Gêne) ; Infection des voies respiratoires supérieures (Rhinite, Sinusite) ; Infection des voies respiratoires inférieures (Bronchite, Pneumonie) ; Grippe (Syndrome pseudo-grippal); Arthralgie (Raideur articulaire, Enflure articulaire) ; Spasmes musculaires (Raideur musculo-squelettiques) ; Maux de tête (Migraine, Migraine avec aura) ; Étourdissements (Vertiges, Trouble de l’équilibre) ; Éruptions cutanées (Exanthème, Urticaire, Prurit, Exanthème de Boston) ; Hypertension (Crise hypertensive) ; Hypotension (Tension artérielle anormale, Hypotension per dialytique).
La fréquence des événements indésirables associés à l’utilisation de FERINJECT chez les patients adultes atteints d’ICC avec carence en fer a été établie dans le cadre d’une étude supplémentaire.
Les effets indésirables les plus courants chez les sujets traités par FERINJECT dans le cadre de cette étude étaient l’hypertension (16,4 %), les maux de tête.(9,9 %), les étourdissements (9,2 %), la fatigue (8,6 %), la fibrillation auriculaire, la douleur thoracique et la bradycardie sinusale (5,9 % pour chacune).
Les effets indésirables courants signalés chez ≥ 2 % des patients atteints d’insuffisance cardiaque, et rapportés plus fréquemment dans le groupe recevant FERINJECT que dans le groupe recevant le placebo, sont présentés par SOC et terme privilégié au Tableau 7.
Tableau 7 : Effets indésirables signalées au cours des essais cliniques signalés chez ≥ 2 % des patients atteints d’ICC, et rapportés plus fréquemment chez les patients traités par FERINJECT par rapport à ceux recevant le placebo
| FERINJECT | Placebo | |
| Classe de système organique | ||
| N = 152 | N = 152 | |
| Terme privilégié de MedDRA | ||
| n (%) | n (%) | |
| Affections cardiaques | ||
| Fibrillation auriculaire | 9 (5,9 %) | 7 (4,6 %) |
| Douleur thoracique** | 9 (5,9 %) | 7 (4,6 %) |
| Bradycardie sinusale* | 9 (5,9 %) | 2 (1,3 %) |
| Flutter auriculaire | 3 (2,0 %) | 2 (1,3 %) |
| Mort cardiaquesubite* | 4 (2,6 %) | 3 (2,0 %) |
| Affections gastro-intestinales | ||
| Douleur abdominale** | 6 (3,9 %) | 2 (1,3 %) |
| Nausée | 6 (3,9 %) | 2 (1,3 %) |
| Constipation | 4 (2,6 %) | 1 (0,7 %) |
| Vomissements** | 4 (2,6 %) | 2 (1,3 %) |
| Hémorroïdes | 3 (2,0 %) | 0 |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue** | 13 (8,6 %) | 9 (5,9 %) |
| Bouffées vasomotrices* | 6 (3,9 %) | 0 |
| Infections et infestations | ||
| Cystite | 3 (2,0 %) | 0 |
| Lésions, intoxications et complications d’intervention | ||
| Réactions au site d’injection ou perfusion** | 6 (3,9 %) | 1 (0,7 %) |
| Chute | 4 (2,6 %) | 1 (0,7 %) |
| Fracture** | 3 (2,0 %) | 1 (0,7 %) |
| Investigations | ||
| Baisse du débit de filtration glomérulaire | 4 (2,6 %) | 2 (1,3 %) |
| Poids abaissé | 3 (2,0 %) | 0 |
| Troubles du métabolisme et de la nutrition | ||
| Diabète sucré | 5 (3,3 %) | 2 (1,3 %) |
| Affections musculo-squelettiques et du tissu conjonctif | ||
| Maux de dos | 6 (3,9 %) | 4 (2,6 %) |
| Extrémités douloureuses* | 5 (3,3 %) | 3 (2,0 %) |
| Ostéoarthrite | 4 (2,6 %) | 0 |
| Ostéochondrose | 4 (2,6 %) | 1 (0,7 %) |
| Affections du système nerveux | ||
| Maux de tête** | 15 (9,9 %) | 10 (6,6 %) |
| Étourdissements** | 14 (9,2 %) | 10 (6,6 %) |
| Affections du rein et des voies urinaires | ||
| Maladie rénale chronique | 3 (2,0 %) | 2 (1,3 %) |
| FERINJECT | Placebo | |
| Classe de système organique | ||
| N = 152 | N = 152 | |
| Terme privilégié de MedDRA | ||
| n (%) | n (%) | |
| Affections respiratoires, thoraciques et médiastinales | ||
| Dyspnée* | 6 (3,9 %) | 3 (2,0 %) |
| Affections de la peau et du tissu sous-cutané | ||
| Éruptions cutanées** | 4 (2,6 %) | 2 (1,3 %) |
| Affections vasculaires | ||
| Hypertension** | 25 (16,4 %) | 20 (13,2 %) |
MedDRA = Dictionnaire médical des affaires réglementaires; PT = Terme privilégié; SOC = Classe de système organique.
* Les termes de groupe Bradycardie sinusale, Mort subite cardiaque, Vomissements, Bouffées vasomotrices, Extrémités douloureuses et Dyspnée sont chacun composés de plusieurs termes presque synonymes. ** Les termes de groupe qui comprennent des événements cliniques distincts sont : Douleur thoracique (comprend Angine de poitrine) ; Douleur abdominale (Distension abdominale) ; Fatigue (Malaise, Maladie, Gêne) ; Réactions au site d’injection ou perfusion (Extravasation, Hématome, Hématome postopératoire, Réaction locale) ; Fracture (Fracture de hanche, Fracture des côtes, Fracture de compression rachidienne) ; Maux de tête (Migraine, Migraine avec aura) ; Étourdissements (Vertiges, Trouble de l’équilibre) ; Éruptions cutanées (Exanthème, Urticaire, Prurit, Exanthème de Boston) ; Hypertension (Crise hypertensive).
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
L’innocuité de FERINJECT chez les patients pédiatriques (1 à 17 ans) atteints d’anémie ferriprive a été évaluée dans l’étude randomisée, contrôlée par traitement actif intitulée 1VIT17044. Quarante patients (1 à 12 ans : 10 patients ; 12 à 17 ans : 30 patients) ont reçu FERINJECT 15 mg/kg à la dose unique maximale de 750 mg le jour 0 et le jour 7, pour une dose totale maximale de 1 500 mg. L’âge médian des patients ayant reçu FERINJECT était 14,5 ans (tranche, 1 à 17). Du sulfate ferreux a été administré à 38 patients dans le groupe recevant le comparateur, pendant 28 jours.
Aucun EIT nouveau ou imprévu n’a été observé dans la population pédiatrique par rapport à ceux rapportés dans la population d’adultes. Des EIT (toutes causes confondues) ont été signalés chez 35 % des patients traités par FERINJECT. Les effets indésirables les plus couramment signalés (≥ 5 %) étaient l’hypophosphatémie (12,5 %), les éruptions cutanées (7,5 %), les réactions au site d’injection ou perfusion (7,5 %), les maux de tête (5 %) et les vomissements (5 %). Aucun des patients n’a présenté d’EIG, et 1 EIT a conduit à l’interruption du traitement par le médicament à l’étude (douleur au site d’injection).
Tableau 8 : Effets indésirables signalés dans les essais cliniques à ≥ 1 %, sujets < 1 à 17 ans
| FERINJECT | Fer oral | |
| Classe de système organique | ||
| N = 40 | N = 37 | |
| Terme privilégié de MedDRA | ||
| n (%) | n (%) | |
| Un quelconque EIT | 14 (35,0 %) | 9 (24,3 %) |
| Affections gastro-intestinales | ||
| Vomissements* | 2 (5,0 %) | 1 (2,7 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Bouffées vasomotrices* | 1 (2,5 %) | 0 |
| FERINJECT | Fer oral | |
| Classe de système organique | ||
| N = 40 | N = 37 | |
| Terme privilégié de MedDRA | ||
| n (%) | n (%) | |
| Un quelconque EIT | 14 (35,0 %) | 9 (24,3 %) |
| Infections et infestations | ||
| Infection gastro-intestinale | 1 (2,5 %) | 0 |
| Rhinopharyngite | 1 (2,5 %) | 2 (5,4 %) |
| Lésions, intoxications et complications d’intervention | ||
| Réactions au site d’injection ou perfusion** | 3 (7,5 %) | 0 |
| Troubles du métabolisme et de la nutrition | ||
| Hypophosphatémie | 5 (12,5 %) | 0 |
| Affections du système nerveux | ||
| Maux de tête** | 2 (5,0 %) | 1 (2,7 %) |
| Affections de la peau et du tissu sous-cutané | ||
| Éruptions cutanées** | 3 (7,5 %) | 0 |
MedDRA = Dictionnaire médical des affaires réglementaires; PT = Terme privilégié; SOC = Classe de système organique.
* Les termes de groupe Vomissements et Bouffées vasomotrices sont chacun composés de plusieurs termes presque synonymes.
** Les termes de groupe qui comprennent des événements cliniques distincts sont : Réactions au site d’injection ou perfusion (comprend Extravasation, Hématome, Hématome postopératoire, Réaction locale) ; Maux de tête (Migraine, Migraine avec aura) ; Éruptions cutanées (Exanthème, Urticaire, Prurit, Exanthème de Boston).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les autres effets indésirables du médicament importants sur le plan clinique qui ont été signalés chez les patients adultes sont énumérés ci-dessous.
Affections hématologiques et du système lymphatique : Réticulocytose
Troubles cardiaques : Palpitations
Affections de l’oreille et du labyrinthe : Maux d’oreilles
Affections oculaires Défaut du champ visuel
Troubles généraux et anomalies au site d’administration : Sensation de nervosité Affections hépatobiliaires : Cholangite sclérosante, hépatotoxicité
Investigations : augmentation de la ferritine sérique, augmentation de la phosphatase alcaline sanguine, augmentation de la lactate déshydrogénase sanguine, allongement du temps partiel de la thromboplastine activée , augmentation du fer sanguin, augmentation de la protéine C-réactive, allongement du complexe QRS à l’électrocardiogramme, augmentation des lipoprotéines de haute densité, résultats anormaux aux tests de la fonction hépatique, diminution des lipoprotéines de faible densité, diminution du phosphore urinaire
Troubles du métabolisme et de la nutrition : Appétit diminué, surcharge en fer Affections musculosquelettiques et du tissu conjonctif : Myalgie, kyste synovial Néoplasmes bénins, malins et non précisés : Adénome surrénalien
Troubles du système nerveux : Dysgueusie, neuropathie diabétique, neuropathie sensitive périphérique
Affections psychiatriques : Insomnie
Affections du rein et des voies urinaires : Chromaturie, hématurie, néphropathie Affections des organes de reproduction et du sein : Métrorragie postménopause Affections respiratoires, thoraciques et médiastinales : Toux, trouble pharyngée Affections de la peau et du tissu sous-cutané : Angiœdème, hyperhidrose, exfoliation cutanée
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Tableau 9 : Anomalies d’analyses de laboratoire chez ≥ 1 % des patients traités par FERINJECT ;
•Études couvrant les domaines thérapeutiques de néphrologie, gastroentérologie et santé de la femme
| FERINJECT | Fer IV | Fer oral | SMC | |
| Paramètre de laboratoire | N = 2196 | N = 357 | N = 522 | N = 1281 |
| n (%) | n (%) | n (%) | n (%) | |
| Anomalies d’analyses biochimiques | ||||
| Alanine aminotransférase augmentée | 25 (1,1 %) | 6 (1,7 %) | 7 (1,3 %) | 6 (0,5 %) |
Tableau 10 : Anomalies d’analyses de laboratoire chez ≥ 1 % des patients atteints d’ICC
| FERINJECT | Placebo | |
| Paramètre de laboratoire | N = 152 | N = 152 |
| n (%) | n (%) | |
| Anomalies d’analyses biochimiques | ||
| Hausse des taux de gamma-glutamyltransférase | 6 (3,9 %) | 2 (1,3 %) |
Tableau 11 : Anomalies d’analyses de laboratoire chez ≥ 1 % des patients pédiatriques (1 à 17 ans)
| FERINJECT | Fer oral | |
| Paramètre de laboratoire | N = 40 | N = 37 |
| n (%) | n (%) | |
| Anomalies d’analyses hématologiques | ||
| Baisse du nombre de plaquettes | 1 (2,5 %) | 0 |
| Numération des globules blancs anormale | 1 (2,5 %) | 0 |
| Anomalies d’analyses biochimiques | ||
| Augmentation des enzymes hépatiques | 1 (2,5 %) | 0 |
| Hypophosphatémie* | 5 (12,5 %) | 0 |
* L’hypophosphatémie comprend une diminution du phosphore sanguin et une hypophosphatémie
Hypophosphatémie
Les événements d’hypophosphatémie ont été examinés dans le cadre d’une analyse groupée de 7 essais cliniques, comprenant 2 196 patients adultes traités par FERINJECT à diverses doses. Parmi ces patients, 25,4 % ont présenté au moins 1 valeur de phosphore mesurée après le début de l’étude < 2,5 mg/dL, et 1,1 % ont présenté une valeur < 1 mg/dL. Aucune de ces valeurs de laboratoire n’a été rapportée en tant qu’EIT grave. Concernant les sujets participant aux essais cliniques ayant subi une baisse du taux de phosphore sérique, les valeurs minimales ont été obtenues après approximativement 2 semaines, et dans la plupart des cas, il y a eu un retour aux valeurs du début de l’étude avant 12 semaines après le traitement par FERINJECT.
Dans l’étude menée dans la population pédiatrique sur FERINJECT, l’hypophosphatémie passagère, signalée en tant qu’EIT et/ou déviation potentiellement significative par rapport au protocole de laboratoire, a été rapportée chez approximativement 12,5 % des patients traités par FERINJECT à 2 doses de 15 mg de fer/kg administrées à des intervalles de 7 jours. Le chercheur a considéré que 2 cas signalés en tant qu’EIT étaient sévères. Chez tous les patients (y compris ceux considérés comme des cas sévères), l’hypophosphatémie était asymptomatique et passagère sans qu’aucune mesure ne soit prise.
8.5 Effets indésirables observés après la mise sur le marché
Comme il s’agit d’effets déclarés à titre volontaire par une population avec un nombre imprécis de patients, il n’est pas toujours possible d’évaluer leur fréquence avec fiabilité ni d’établir un lien de cause à effet avec l’exposition au médicament. Les effets indésirables suivants ont été signalés dans les rapports de déclarations spontanées post-commercialisation sur FERINJECT :
Troubles cardiaques : bradycardie fœtale en raison de réactions d’hypersensibilité de la mère
Affections musculosquelettiques et du tissu conjonctif : ostéomalacie hypophosphatémique
Troubles du système nerveux : perte de conscience
Troubles cutanés et du tissu sous-cutané : dermatite, œdème facial
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
À l’instar de toute préparation parentérale de fer, l’absorption du fer pris par voie orale est diminuée lors d’une administration concomitante. Par conséquent, tout traitement de fer par voie orale jugé nécessaire ne doit pas démarrer avant 5 jours après la dernière administration de FERINJECT.
9.3 Interactions médicament-comportement
L’interaction de FERINJECT avec les risques comportementaux individuels (par exemple, tabagisme, usage de cannabis et/ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Au cours des 24 heures suivant l’administration de FERINJECT, il est possible que les analyses de laboratoire surestiment le fer sérique et le fer lié à la transferrine en mesurant également le fer contenu dans FERINJECT.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
FERINJECT est une dispersion colloïdale de carboxymaltose ferrique. Il contient du fer à l’état ferrique stable sous forme de complexe de fer non-dextran consistant en un noyau d’hydroxyde de fer polynucléaire et un ligand glucidique. Ce complexe est conçu pour délivrer le fer utilisable aux protéines de transport et de mise en réserve du fer dans l’organisme (respectivement la transferrine et la ferritine).
10.2 Pharmacodynamie
Par tomographie par émission de positrons (TEP), il a été démontré que l’absorption par les érythrocytes de 59Fe provenant de carboxymaltose ferrique variait de 91 % à 99 %, 24 jours après l’administration IV de FERINJECT chez des patients atteints d’anémie ferriprive.
Le traitement par carboxymaltose ferrique chez des patients présentant une anémie ferriprive a provoqué une augmentation de l’Hb, de la numération réticulocytaire, de la TSAT et des taux de ferritine sérique.
Électrophysiologie cardiaque
Les paramètres ECG ont été évalués chez des patients atteints d’anémie ferriprive légère auxquels on avait administré des doses uniques de carboxymaltose ferrique comportant 100, 500, 800 ou 1 000 mg de fer (n = 6 par groupe), ou un placebo (n = 8). Aucune preuve de potentiel d’allongement de l’intervalle QT/QTc n’a été observée.
10.3 Pharmacocinétique
Six études cliniques ont évalué la pharmacocinétique (PK) et la pharmacodynamie (PD) de FERINJECT après l’administration IV de doses uniques (5 études) ou multiples (1 étude) de fer comprises entre 100 et 1 000 mg à des patients adultes atteints de carence en fer ou d’anémie ferriprive et entre 7,5 et 15 mg/kg (jusqu’à 750 mg) à des patients pédiatriques atteints d’anémie ferriprive.
Après l’administration IV d’une dose unique de FERINJECT comportant 100 à 1 000 mg de fer à des patients adultes, une augmentation du fer sérique total a été observée, avec une moyenne géométrique de la concentration maximale (Cmax) variant de 37 µg/mL à 331 µg/mL, 15 minutes à 1,21 heure après l’administration de la dose, et une moyenne géométrique de l’AUC0-t variant de 426 µg*h/mL à 6 311 µg*h/mL. Les Cmax étaient généralement proportionnelles à la dose de FERINJECT (de 100 à 1 000 mg), alors qu’une augmentation plus que proportionnelle à l’augmentation de la dose a été observée pour l’AUC avec les doses augmentées. Les taux de fer sérique sont diminués aux valeurs de départ au début de l’étude en quelques jours, avec une demi-vie obtenue aux alentours de 10 à 20 heures pour l’ensemble des études à dose unique. Lors d’une étude multidose, les taux sériques ont repris leurs valeurs de départ dans un délai de 4 à 7 jours et aucune accumulation de fer sérique n’a été observée.
Absorption
Sans objet.
Distribution
Le volume de distribution du compartiment central correspondait au volume plasmatique (approximativement 3 L).
Par PET, il a été démontré que le 52Fe provenant du carboxymaltose ferrique marqué au 52Fe/59Fe était distribué jusqu’au foie et jusqu’à la rate et la moelle osseuse après une injection IV unique de 100 mg à des patients atteints d’anémie ferriprive. Une phase de distribution d’environ 25 minutes a été constatée au niveau du foie et de la rate alors qu’au niveau de la moelle osseuse, une absorption rapide a été observée au cours des premières 10 minutes, suivie d’un influx se poursuivant à une vitesse plus lente mais constante. Le 52Fe a été éliminé du sang, et à la fin de la période d’observation (environ 8 heures), la majorité de la dose injectée avait été distribuée dans la moelle osseuse. L’absorption de 59Fe par les érythrocytes a augmenté jusqu’aux jours 6 à 9, et l’augmentation s’est poursuivie par la suite, mais dans une bien moindre mesure. L’absorption par les érythrocytes de 59Fe variait de 91 % à 99 % 24 jours après l’administration de la dose de carboxymaltose ferrique.
Métabolisme
Le carboxymaltose ferrique est majoritairement absorbé par le système réticuloendothélial de la moelle osseuse, du foie et de la rate.
Élimination
Le fer issu du carboxymaltose ferrique est éliminé du plasma ; dans une (1) étude, la demi-vie terminale variait de 7 à 12 heures et le temps moyen de séjour variait de 11 à 17 heures chez des patients atteints d’anémie ferriprive auxquels on avait administré une dose unique de 100 mg à 1 000 mg. L’élimination rénale du fer était négligeable.
Interchangeabilité
Les différents complexes de fer IV ne sont pas interchangeables sur le plan clinique, car ils diffèrent par leur structure, laquelle influe sur leurs profils pharmacocinétiques comparatifs.
Populations et états pathologiques particuliers
Enfants
La teneur en fer sérique a augmenté proportionnellement à la concentration après une dose unique de FERINJECT de 7,5 mg de fer/kg ou de 15 mg de fer/kg chez des patients pédiatriques atteints d’anémie ferriprive. Après une dose unique de FERINJECT de 15 mg de fer/kg de poids corporel (750 mg au maximum), la valeur moyenne totale maximale de fer sérique (Cmax) de 310 µg/mL a été mesurée après 1,12 heure, et l’AUC0-t moyenne était de 4 851 µg*h/mL. La demi-vie terminale médiane pour les patients âgés de 1 à 6 ans, 7 à 11 ans et 12 à 17 ans était respectivement de 9,04 heures, 8,44 heures et 10,88 heures. L’analyse PK de la population (n = 70 ; âge : 1 à < 18 ans ; poids corporel : 9 à 79 kg ; surface corporelle : 0,44 à 1,9 m2) a montré que la clairance et le volume de distribution ont tous deux diminué proportionnellement à la baisse de la surface corporelle. L’intervalle des clairances habituelles était de 0,05 à 0,2 L/h et celui des volumes de distribution habituels était de 0,4 à 3,1 L.
Allaitement
Pour un sous-groupe de patients (n = 25) d’une étude portant sur l’anémie postpartum, les valeurs moyennes de fer dans le lait maternel étaient supérieures dans le groupe recevant FERINJECT que dans le groupe recevant du sulfate ferreux (traitement oral de fer), 24 heures (1,45 mg/kg contre 0,35 mg/kg) et 48 heures (0,60 mg/kg contre 0,33 mg/kg) après l’administration, et à la semaine 1, avant l’administration (0,51 mg/kg contre 0,38 mg/kg). Toutefois, à la semaine 1, après l’administration et à la semaine 2, avant l’administration, les valeurs moyennes de fer dans le lait maternel étaient similaires entre les deux groupes. La teneur en fer la plus élevée observée dans les échantillons de lait maternel était de 9,96 mg/kg pour seulement un patient du groupe recevant FERINJECT, 24 heures après l’administration. Ces résultats montrent que le transfert de fer contenu dans FERINJECT au lait humain était ≤ 1 % de la dose administrée.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Les fioles non ouvertes de FERINJECT doivent être conservées entre 15 °C et 30 °C dans l’emballage d’origine pour protéger de l’exposition à la lumière. Il ne faut pas congeler FERINJECT.
FERINJECT non dilué pour injection intraveineuse doit être utilisé immédiatement après ouverture.
FERINJECT dilué dans une solution de chlorure de sodium à 0,9 % stérile pour perfusion intraveineuse doit être utilisé dans les 24 heures lorsqu’il est conservé entre 2 °C et 8 °C
Chaque fiole de FERINJECT est conçue exclusivement pour un usage unique. Tout produit inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Inspecter visuellement les fioles avant utilisation afin de détecter toute sédimentation ou bris. Utiliser uniquement les fioles renfermant une dispersion homogène dépourvue de sédimentation.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Carboxymaltose ferrique
Nom(s) chimique(s) : Dextri-maltose ferrique
Oxyhydroxyde de fer(3+) poly-(1→4)-α-D-glucopyranosyl-(1→4)-D-gluconate hydrate
Hydroxyde de fer(III) polynucléaire 4(R)-(poly-(1→4)-O-α-D-glucopyranosyl)-oxy2(R),3(R),5(R), 6-tétrahydroxy-hexanoate
Complexe d’oxyde de fer(III) hydraté et d’acide poly[D-glucopyranosyl(1•→4)]-D-gluconique
Formule moléculaire et masse moléculaire : [FeOx(OH)y(H2O)z]n[{(C6H10O5)m(C6H12O7)}l]k n ≈ approximativement 103, m ≈ approximativement 8, l ≈ approximativement 11, k ≈ approximativement 4.
Le poids moléculaire relatif du carboxymaltose ferrique se situe entre 130000 et 200000 Da. Formule de structure :
Propriétés physicochimiques :
Le carboxymaltose ferrique est un complexe nano-colloïdal de fer constitué d’un noyau d’hydroxyde de fer(III) polynucléaire enveloppé et stabilisé par un ligand glucidique bien défini. Le carboxymaltose ferrique est une poudre amorphe de couleur brune, soluble en tant que solution colloïdale dans l’eau, mais insoluble dans la plupart des solvants organiques, et dont l’intervalle de pH est de 6,9 ±0,3. L’osmolarité d’une solution de carboxymaltose ferrique contenant 5 % (m/v) de fer est comprise entre 288 et 388 mOsm/L.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Traitement de l’anémie ferriprive
Cinq essais cliniques pivots ont été menés pour évaluer l’efficacité chez des patients atteints d’anémie ferriprive dans divers domaines thérapeutiques (Tableau 12).
Les plans d’étude et les caractéristiques démographiques des populations à l’étude variaient en fonction du domaine thérapeutique. Toutes ces études étaient à répartition aléatoire, et les données démographiques au début de l’étude étaient généralement équilibrées entre les groupes de traitement au sein de chaque étude. Les données démographiques des patients sont récapitulées au Tableau 12. 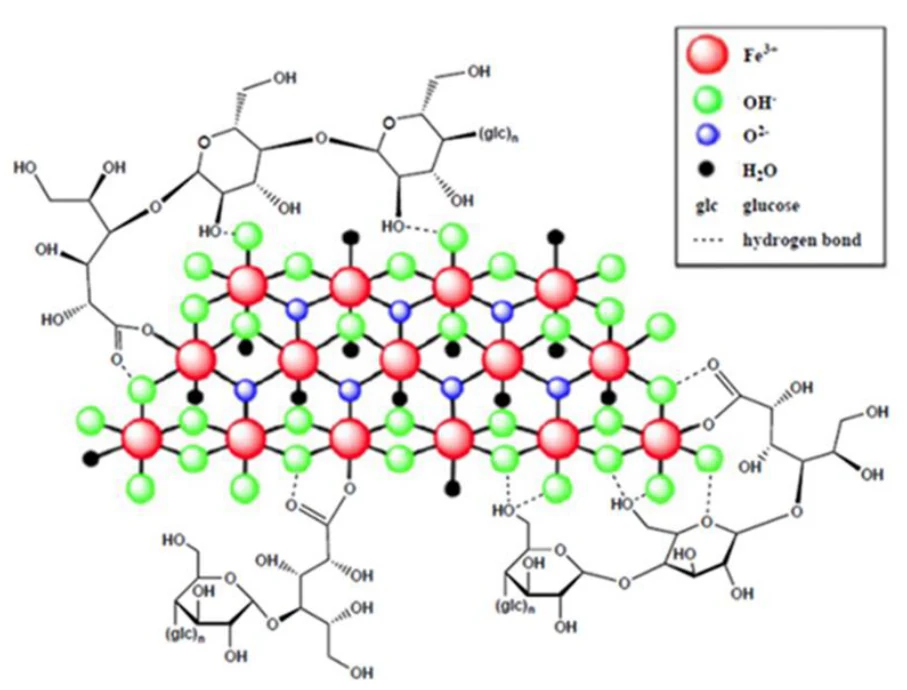
Tableau 12 : Résumé des données démographiques des patients dans les études cliniques sur l’anémie ferriprive
| Nº d’étude | Conception de l’étude | Posologie, voie | Sujets de | Âge moyen (tranche) | Sexe | Diagnostic | ||||
| d’administratio | l’étude | |||||||||
| n et durée | (n) | |||||||||
| Néphrologie | ||||||||||
| VIT-IV-CL-015 | Phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif | FCM IV 2– 3x/semaine en des doses uniques de ≤ 200 mg | 119 | 52,6 ans (22 à 80) | Femmes : 50Hommes : 69 | MRC-patients dépendants de l’HD et anémie ferriprive | ||||
Fer-saccharose IV 2– 3 x/semaine en des doses uniques de ≤ 200 mg | 118 | 51,0 ans (22 à 79) | Femmes : 47Hommes : 71 | |||||||
| FER-CKD-01 | Phase 3b, en mode ouvert, à répartition aléatoire, de détermination des doses, à comparateur actif | FCM IV 1x/mois en des doses uniques de ≤1000 mg | 154 | 69,5 ans (23 à 92) | Femmes : 92 Hommes : 62 | MRC-NDD, DFGe ≤ 60 mL/min/1,73 m2 et anémie ferriprive | ||||
FCM IV 1x/mois en des doses uniques de ≤200 mg | 150 | 68,1 ans (29 à 88) | Femmes : 96 Hommes : 54 | |||||||
| Sulfate ferreux PO 2 x/jour 100 mg | 312 | 69,3 ans (18 à 96) | Femmes : 196Hommes : 116 | |||||||
| Gastroentérologie | ||||||||||
| VIT-IV-CL-008 | Phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif | FCM IV 1x/semaine en des doses uniques de ≤ 1000 mg | 137 | 40,7 ans (19 à 78) | Femmes : 81Hommes : 56 | MII chronique et anémie ferriprive | ||||
| Sulfate ferreux PO 2 x/jour 100 mg | 63 | 45,2 ans (20 à 78) | Femmes : 38 Hommes : 25 | |||||||
| FER-IBD-07-COR | Phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif | FCM IV 1x/semaine en ≤ 3 doses, en des doses uniques de ≤ 1 000 mg | 244 | 39,7 ans (18 à 81) | Femmes : 146 Hommes : 98 | MII chronique et anémie ferriprive | ||||
| Nº d’étude | Conception de l’étude | Posologie, voie | Sujets de | Âge moyen (tranche) | Sexe | Diagnostic | ||||
| d’administratio | l’étude | |||||||||
| n et durée | (n) | |||||||||
Fer-saccharose IV en ≤ 11 doses, en des doses uniques de ≤ 200 mg | 239 | 39,6 ans (18 à 78) | Femmes : 138 Hommes : 101 | |||||||
| Santé de la femme | ||||||||||
| 1VIT06011 | Phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif | FCM 1 x/semaine ≤ 1000 mg | 142 | 26,4 ans (16 à 43) | Femmes : 142 Hommes : S.O. | Femmes postpartum (dans les 10 jours après leur accouchement) atteintes d’anémie ferriprive | ||||
Sulfate ferreux PO 3 x/jour 325 mg | 147 | 26,5 ans (15 à 43) | Femmes : 147 Hommes : S.O. | |||||||
FCM = carboxymaltose ferrique ; MRC-HD = maladie rénale chronique dépendant de l’hémodialyse ; MII = maladie inflammatoire de l’intestin ; IV = intraveineuse ; S.O. = sans objet ; MRC-NDD = maladie rénale chronique ne dépendant pas de l’hémodialyse
Néphrologie
L’efficacité de FERINJECT dans le traitement de l’anémie ferriprive associée à la MRC a été évaluée dans le cadre d’une étude chez des patients atteints de MRC-patients dépendants de l’HD (étude VIT-IV-CL-015) et d’une étude chez des patients atteints de maladie rénale chronique ne dépendant pas de la dialyse (MRC-NDD) (étude FER-CKD-01).
Étude VIT-IV-CL-015
L’étude VIT-IV-CL-015 était une étude de phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif réalisée pour comparer l’efficacité de FERINJECT et du fer-saccharose chez des patients traités par hémodialyse et présentant une anémie par carence en fer associée à une insuffisance rénale chronique. Les patients avec un taux d’Hb ≤115 g/L et de TSAT < 20 % ou de ferritine sérique < 200 ng/mL, avec ou sans traitement par érythropoïétine, ont été randomisés pour recevoir FERINJECT ou du fer-saccharose. Les besoins en fer cumulés totaux ont été calculés en utilisant la formule de Ganzoni. FERINJECT et le fer-saccharose ont tous deux été administrés 2 à 3 fois par semaine en des doses uniques de 200 mg de fer directement dans le dialyseur jusqu’à l’atteinte de la dose cumulée calculée individuellement (dose cumulée moyenne de fer sous forme de FERINJECT : 1 700 mg). Le critère d’évaluation principal était le pourcentage de patients dans la population traitée selon le protocole (Per-Protocol, PP) parvenant à une hausse de la teneur en Hb ≥ 10 g/L 4 semaines après le début de l’étude (Tableau 13). Aucune analyse statistique formelle n’était prévue pour réaliser une comparaison directe de FERINJECT et du fer-saccharose dans le cadre de cette étude ; les données peuvent donc uniquement être utilisées à des fins de comparaison descriptive. La valeur initiale moyenne était de 93,6 g/L.
Tableau 13 : Résultats de l’efficacité primaire de l’étude VIT-IV-CL-015 menée chez des patients atteints d’anémie ferriprive et de MRC-patients dépendants de l’HD
1 Test du khi-carré, aucune analyse statistique formelle n’a été réalisée
Ensemble d’analyse conforme au protocole
Étude FER-CKD-01
L’étude FER-CKD-01 était une étude de phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif, de détermination des doses réalisée pour comparer l’efficacité à long terme d’une dose élevée et d’une faible dose de FERINJECT par opposition à une administration orale de fer pour retarder ou diminuer une prise en charge supplémentaire ou alternative de l’anémie ou le taux d’hémoglobine qui est le seuil pour commencer une transfusion chez des patients atteints de MRC-NDD.
Cette étude a recruté des patients ayant un taux d’Hb compris entre 90 et 110 g/L et de ferritine sérique < 100 ng/mL ou < 200 ng/mL et une TSAT < 20 %, sans traitement par un agent stimulant l’érythropoïèse. Les patients ont reçu : soit une dose élevée de FERINJECT (administrée une fois par mois, comportant ≤ 1 000 mg de fer), ciblant des taux de ferritine sérique supérieurs (de 400 à 600 ng/mL) ; soit une faible dose de FERINJECT (administrée une fois par mois, comportant ≤ 200 mg de fer), ciblant des taux de ferritine sérique inférieurs (de 100 à 200 ng/mL) ; soit du fer oral (sulfate ferreux, 100 mg, deux fois par jour) pendant 52 semaines. Le critère d’évaluation principal était le délai jusqu’au déclenchement d’une prise en charge supplémentaire ou alternative de l’anémie ; ou deux valeurs d’Hb consécutives < 10 g/L (sans hausse du taux d’Hb ≥ 5 g/L entre les valeurs) (Tableau 14). La comparaison entre les deux groupes traités par FERINJECT n’était pas assez puissante pour parvenir à une différence statistiquement significative. La valeur initiale moyenne de Hb était de 104 g/L.
Tableau 14 : Résultats de l’efficacité primaire de l’étude FER-CKD-01 menée chez des patients atteints d’anémie ferriprive et de MRC-NDD
| FERINJECT | Fer-saccharose | |||||
| n = 97 | n = 86 | |||||
| Hausse du taux d’Hb ≥ 10 g/L 4 semaines après le début de l’étude | ||||||
| Sujets répondant au traitement, n (%) | 45 (46,4) | 32 (37,2) | ||||
| IC à 95 % | 30,5; 46,6 | 20,8; 35,8 | ||||
| Valeur p1 | 0,2101 | |||||
| FERINJECT, dose élevée | FERINJECT, faible dose | Fer oral | |||||||
| n = 153 | n = 152 | n = 308 | |||||||
| Déclenchement d’une prise en charge supplémentaire ou alternative de l’anémie, ou deux valeurs d’Hb consécutives < 10 g/L | |||||||||
| Nombre d’événements (%) | 36 (23,5) | 49 (32,2) | 98 (31,8) | ||||||
| Rapport de risques (IC à | S.O. | 0,68 (0,45 ; 1,05) | 0,65 (0,44 à 0,95) | ||||||
1 Comparaison avec le groupe recevant une dose élevée de carboxymaltose ferrique
2 Valeur p Log-rank
L’ensemble d’analyse complet
Gastroentérologie
Étude VIT-IV-CL-008
L’étude VIT-IV-CL-008 était une étude de phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif réalisée pour tester la non-infériorité de FERINJECT par rapport à l’administration orale de fer dans la réduction de l’anémie par carence en fer chez des patients atteints d’une maladie inflammatoire chronique de l’intestin (MII chronique).
Les critères d’inclusion étaient des patients présentant une carence en fer secondaire à une MII chronique (maladie de Crohn ou colite ulcéreuse) et un taux d’Hb ≤ 110 g/L, et une TSAT < 20 % ou un taux de ferritine sérique < 100 ng/mL, avec des besoins en fer calculé d’au moins 1 000 mg d’après la formule de Ganzoni. Les patients ont été randomisés selon un rapport de 2:1 pour recevoir soit un traitement par FERINJECT (1 000 mg maximum de fer perfusion) à une (1) semaine d’intervalle jusqu’à atteindre la valeur du déficit total en fer calculé du patient, soit du sulfate ferreux oral (100 mg) deux fois par jour pendant 12 semaines. Le critère d’évaluation principal était la variation du taux d’Hb entre le début de l’étude et la semaine 12.
Dans l’ensemble, 200 patients ont été inclus dans l’étude et 160 patients (FERINJECT, 111 ; fer oral, 49) ont été intégrés dans l’analyse de l’efficacité PP. Dans le groupe traité par FERINJECT, 31 (27,9 %) patients étaient atteints de la maladie de Crohn et 80 (72,1 %) patients souffraient d’une colite ulcéreuse ; dans le groupe traité par du fer oral, 13 (26,5 %) patients étaient atteints de la maladie de Crohn et 36 (73,5 %) patients souffraient d’une colite ulcéreuse (Tableau 15). La valeur initiale moyenne de Hb était de 86,2 g/L.
Tableau 15 : Résultats de l’efficacité primaire de l’étude VIT-IV-CL-008 menée chez des patients atteints d’anémie ferriprive et de MII chronique
Population traitée selon le protocole (Per-Protocol, PP)
| FERINJECT, dose élevée | FERINJECT, faible dose | Fer oral | |||||||
| n = 153 | n = 152 | n = 308 | |||||||
| 95 %)1 | |||||||||
| Valeur p1,2 | S.O. | p = 0,082 | p = 0,026 | ||||||
| FERINJECT | Fer oral | |||||
| n = 111 | n = 49 | |||||
| Variation du taux d’Hb (g/L) entre le début de l’étude et la semaine 12 | ||||||
| Variation moyenne | 38,3 | 37,5 | ||||
| Écart des moyennes des moindres carrés (MC) [IC à 95 %]1 | 0,73 [-5,00 ; 6,46] | |||||
| Valeur p2 | 0,8016 | |||||
1 La limite inférieure de l’IC à 95 % concernant l’écart entre les variations du taux d’Hb entre les traitements était de -5,0 g/L ; par conséquent, une non-infériorité a été conclue.
2 Modèle ANCOVA comprenant la valeur au début de l'étude, le sexe et le pays comme covariables
Étude FER-IBD-07-COR
L’Étude FER-IBD-07-COR était une étude de phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif réalisée pour comparer l’efficacité d’un schéma posologique simplifié (basé sur le taux d’Hb et le poids corporel) de FERINJECT par opposition à des doses de fer-saccharose calculées individuellement chez des patients souffrant de MII chronique.
Les patients inclus dans l’étude étaient atteints de MII chronique légère (maladie de Crohn ou colite ulcéreuse), présentaient un taux d’Hb 70-120 g/L (pour les femmes) ou 70-130 g/L (pour les hommes) et un taux de ferritine sérique < 100 ng/mL. La quantité de fer nécessaire a été calculée selon la formule de Ganzoni. Les patients ont reçu FERINJECT à ≤ 3 perfusions de 1 000 ou 500 mg de fer, selon leur taux d’Hb et leur poids corporel, sans dépasser la dose hebdomadaire totale de 1 000 mg, peu importe le poids corporel. Le groupe recevant le comparateur a reçu des doses calculées de fer-saccharose à ≤ 11 perfusions de 200 mg de fer, dans un délai de 3 semaines après la répartition aléatoire. Le critère d’évaluation principal était le nombre de patients ayant répondu au traitement, c’est-à-dire observant une hausse du taux d’Hb ≥ 20 g/L avant la semaine 12.
Dans l’ensemble, 485 patients ont été randomisés et 483 ont reçu un traitement de l’étude composé de FERINJECT (244 patients ; maladie de Crohn : 35,2 % ; colite ulcéreuse : 64,8 %) ou de fer-saccharose (239 patients ; maladie de Crohn : 31,0 % ; colite ulcéreuse : 69,0 %) (Tableau 16). Le taux d’Hb moyen au début de l'étude était de 10,2 g/dL.
Tableau 16 : Résultats de l’efficacité primaire de l’étude FER-IBD-07-COR menée chez des patients atteints d’anémie ferriprive et de MII chronique
L’ensemble d’analyse complet
1 Test du score de Wilson unilatéral avec un intervalle de confiance (IC) à 97,5 %. La limite de non-infériorité était définie à -7 %
Santé de la femme
Étude 1VIT06011
L’étude 1VIT06011 était une étude de phase 3, en mode ouvert, à répartition aléatoire, à comparateur actif réalisée pour comparer l’efficacité de FERINJECT par rapport à l’administration orale de fer chez des femmes atteintes d’anémie ferriprive postpartum.
| FERINJECT | Fer-saccharose | |||||
| n = 240 | n = 235 | |||||
| Hausse du taux d’Hb ≥ 20 g/L avant la semaine 12 | ||||||
| Sujets répondant au traitement, n (%) | 150 (65,8) | 118 (53,6) | ||||
| Écart [IC à 95 %]1 | 12,15 [3,07; 20,97] | |||||
| Valeur p | p = 0,004 | |||||
L’étude incluait des femmes < 10 jours après leur accouchement et présentant un taux d’Hb ≤ 100 g/L. Les patientes ont été randomisées et stratifiées selon leurs taux d’Hb au début de l’étude, leur taux de ferritine à la sélection et la nécessité de procéder à une césarienne. La dose de FERINJECT était fonction de la valeur du déficit en fer calculé selon le tableau simplifié utilisant le poids avant la grossesse. Les patientes ont reçu soit FERINJECT ≤ 1000 mg (15 mg/kg), en répétition hebdomadaire d’une dose de substitution calculée (2 500 mg maximum), soit du sulfate ferreux (325 mg par voie orale, trois fois par jour) pendant 6 semaines. Le critère d’évaluation principal était la proportion de patientes parvenant à un taux d’Hb >120 g/L à n’importe quel moment entre le début de l’étude et la fin de l’étude (jour 42) (Tableau 17). Le taux moyen d’Hb au début de l'étude était de 8,9 g/L.
Tableau 17 : Résultats de l’efficacité primaire de l’étude 1VIT06011 réalisée chez des femmes postpartum atteintes d’anémie ferriprive
intention de traiter modifiée (ITTm)
1 Valeur p issue d’un test exact de Fisher
Carence en fer chez des patients atteints d’insuffisance cardiaque de classe II/III de la NYHA
L’efficacité de FERINJECT dans le traitement de la carence en fer chez des patients atteints d’ICC a été évaluée dans l’étude FER-CARS-05 (CONFIRM-HF).
Tableau 18 : Résumé des données démographiques des patients de l’étude clinique de cardiologie atteints d’anémie ferriprive
| Nº d’étude | Conception de l’étude | Posologie, voie | Sujets de | Âge moyen (tranche) | Sexe | Diagnostic | ||||
| d’administratio | l’étude | |||||||||
| n et durée | (n) | |||||||||
| Cardiologie | ||||||||||
| FER-CARS-05 | Phase 4, en double aveugle, à répartition aléatoire, contre placebo | FCM Semaines 0, 6, 12, 24 et 36 : ≤ 1000 mg | 152 | 68,9 ans (43 à 86) | Femmes : 68 Hommes : 84 | ICC de classe II à III de la NYHA, FEVG ≤ 45 % et carence en fer | ||||
| Solution saline normale IV | 152 | 69,4 ans (35 à 88) | Femmes : 74 Hommes : 78 | |||||||
ICC = insuffisance cardiaque chronique ; FCM = carboxymaltose ferrique ; IV = intraveineuse ; NYHA = New York Heart Association
| FERINJECT | Fer oral | |||||
| n = 139 | n = 147 | |||||
| Taux d’Hb > 120 g/L à n’importe quel moment entre le début de l’étude et la fin de l’étude (jour 42) | ||||||
| Sujets répondant au traitement, n (%) | 127 (91,4) | 98 (66,7) | ||||
| Valeur p1 | < 0,0001 | |||||
Étude FER-CARS-05
L’étude FER-CARS-05 était une étude randomisée, en double aveugle, contrôlée par placebo réalisée chez des patients atteints de carence en fer et d’ICC avec une fraction d’éjection ventriculaire gauche < 45 % ou de classe II à III de la NYHA pour déterminer l’effet de FERINJECT sur l’intolérance à l’effort chez des patients atteints d’ICC associée à une carence en fer.
L’étude a inclus des patients atteints d’ICC systolique/avec fraction d’éjection réduite (FEVG ≤ 45 %) de classe II à III de la NYHA, avec des symptômes de légers à modérés malgré un traitement optimal pharmacologique de l’ICC et un taux de ferritine sérique < 100 ng/mL (ou de 100 à 300 ng/mL associé à une TSAT < 20 %). Les patients présentant un taux d’Hb ≥ 15 g/dL au début de l’étude ont été exclus. Au début de l’étude, 57 % à 43 % des patients appartenaient aux classes II et III de la NYHA, respectivement. Les patients ont été randomisés pour recevoir soit FERINJECT, soit un placebo (solution saline IV à 0,9 %) pendant 36 semaines, et stratifiés selon leurs taux d’Hb à la sélection. La dose administrée au Jour 1 et à la Semaine 6 était basée sur le tableau de détermination simplifiée de la dose, selon le taux d’Hb et le poids corporel à l’inclusion ; des doses supplémentaires ont été administrées aux Semaines 12, 24 et 36 uniquement si le taux de ferritine sérique était < 100 ng/mL ou était compris entre 100 et 300 ng/mL en association à une TSAT < 20 %. Le critère d’évaluation principal était la variation au niveau du test de marche de 6 minutes (6-Minute Walk Test, 6-MWT) à 24 semaines (Tableau 19). Le taux moyen d’Hb au début de l'étude était de 12 g/L.
Tableau 19 : Résultats de l’efficacité primaire de l’étude FER-CARS-05 menée chez des patients atteints d’anémie ferriprive et d’ICC
L’ensemble d’analyse complet
1 Modèle ANCOVA comprenant le score au début de l’étude, le pays et le taux d’Hb au début de l’étude comme covariables
Chez les patients traités par FERINJECT, la variation entre le début de l’étude et la semaine 24 était, pour le taux d’Hb, de 0,6 g/dL (0,3 ; 0.8), pour le taux de ferritine sérique, de 269 ng/mL (229 ; 309), et pour la TSAT, de 9,1% (6,7 ; 11.4).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
| FERINJECT | Placebo | |||||
| n = 150 | n = 151 | |||||
| Variation de la distance (m) au test 6-MWT entre le début de l'étude et la semaine 24 | ||||||
| Moyenne des MC | 17,5 | -15,7 | ||||
| Écart des moyennes des MC [IC à 95 %] | 33 [12,5; 53,9] | |||||
| Valeur p1 | 0,002 | |||||
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Des études de toxicité aiguë menées sur des souris et des rats ont montré que le carboxymaltose ferrique administré par voie IV n’est pas létal à 1 000 mg/kg, ce qui correspond à une dose humaine de 81 et 161 mg/kg, respectivement (la dose clinique hebdomadaire maximum recommandée est de 15 mg/kg). Une augmentation du volume de la rate a été observée chez les deux espèces, et des signes cliniques de piloérection, enflure des membres et enflure foncée des extrémités ont été observés chez les rats.
Des études de toxicité à doses répétées ont été réalisées sur 26 semaines chez des rats et des chiens Beagle. Le carboxymaltose ferrique a été administré à la dose de 3, 9 et 30 mg/kg/semaine, divisée en trois injections IV identiques au cours de la semaine. Les principaux organes cibles de l’accumulation de fer étaient le foie, les reins, la rate et les ganglions lymphatiques. Aucune mortalité liée au traitement n’a été observée à une quelconque dose.
Chez les rats, une diminution du gain pondéral et de la consommation d’aliments, et une hausse des enzymes hépatiques et de l’urée sanguine ont été observées à la dose de 30 mg/kg/semaine. Une baisse des paramètres érythrocytaires a été observée aux doses ≥ 9 mg/kg/semaine. À toutes les doses, une accumulation de fer a été constatée dans les macrophages de la majorité des tissus et dans les cellules parenchymateuses du foie, des reins, de la rate et des surrénales. Une augmentation du poids de la rate, du foie et des reins a été observée à partir de 3, 9 et 30 mg/kg/semaine, respectivement. La dose qui a été considérée comme la dose sans effet indésirable observé (NOAEL) est 3 mg/kg/semaine (correspondant à une dose humaine de 0,5 mg/kg/semaine).
Chez les chiens, une baisse des paramètres érythrocytaires, une augmentation de l’hématopoïèse extramédullaire hépatique et une diminution de la synthèse de l’albumine et du cholestérol ont été observées à la dose de 30 mg/kg/semaine. Une accumulation de fer a été observée dans les macrophages de nombreux tissus à toutes les doses ; et dans les cellules mésangiales glomérulaires et l’interstitium des reins à la dose de 30 mg/kg/semaine. Une augmentation du poids du foie a été constatée à toutes les doses, et une augmentation du poids des reins à la dose de 30 mg/kg/semaine. La dose qui a été considérée comme la dose NOAEL est 9 mg/kg/semaine (correspondant à une dose humaine de 5 mg/kg/semaine).
Chez les rats et les chiens, les résultats toxicologiques observés à la dose de 30 mg/kg/semaine (correspondant à une dose humaine de 4,8 et 17 mg/kg/semaine, respectivement) ont persisté après une période de récupération de 6 semaines, ce qui a été considéré comme dû à la saturation des réserves en fer et à la faible clairance et utilisation.
Cancérogénicité : aucune étude à long terme n’a été menée chez les animaux pour évaluer le potentiel cancérogène du carboxymaltose ferrique.
Génotoxicité : Le carboxymaltose ferrique n’était pas génotoxique dans des essais de dépistage des mutations géniques (essais in vitro sur cellules de lymphome de souris et sur cellules bactériennes) et des anomalies chromosomiques (essais in vitro sur lymphocytes humains et micronoyaux murins).
Toxicologie pour la reproduction et le développement :
Dans une étude sur la fertilité et le développement embryonnaire précoce chez des rats, le carboxymaltose ferrique n’avait aucun effet sur la fertilité ou les capacités d’accouplement à des doses IV atteignant 30 mg/kg trois fois par semaine (correspondant à une dose humaine de 15 mg/kg/semaine).
Des études sur le développement fœtal ont été menées chez des rats et des lapins. Chez les rats, le carboxymaltose ferrique a été administré par voie intraveineuse aux doses de 3, 9 et 30 mg/kg/jour pendant la période d’organogenèse. Une incidence accrue de côtes épaissies/pliées a été observée chez les fœtus en présence de toxicité maternelle à la dose de 30 mg/kg/jour, qui correspond à deux fois la dose maximale recommandée pour l’homme (DMRH) pour un cycle de traitement par FERINJECT (2 000 mg chez une personne de 70 kg).
Chez les lapins, le carboxymaltose ferrique a été administré par voie intraveineuse aux doses de 4,5, 9, 13,5 et 18 mg/kg/jour pendant la période d’organogenèse. Des effets indésirables sur l’embryon et le fœtus ont été observés en présence de toxicité maternelle. Des avortements spontanés ont eu lieu à partir de 4,5 mg/kg/jour (0,7 fois la DMRH pour un cycle de traitement par FERINJECT). Des malformations squelettiques ont été observées à partir de 9 mg/kg/jour (1,4 fois la DMRH pour un cycle de traitement par FERINJECT). Une perte avant la nidation a été observée à la plus forte dose (2,8 fois la DMRH pour un cycle de traitement par FERINJECT).
Chez les rats, le fer libéré par le carboxymaltose ferrique s’est révélé traverser la barrière placentaire et être excrété dans le lait. Une étude sur le développement prénatal et postnatal a été menée chez des rats à des doses IV atteignant 18 mg/kg/jour (2 fois la DMRH pour un cycle de traitement par FERINJECT). Aucun effet indésirable sur la survie, le comportement, la maturation sexuelle ou les paramètres de reproduction de la progéniture n’a été observé.