


Monographie de produit - Fibryga
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.3 Reconstitution | 2026-01 |
| 4 Posologie et administration, 4.3 Reconstitution | 2024-10 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................... 2
Table des matières ................................................................................................................... 2
Partie 1: Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications .................................................................................................................... 4
1.1 Pédiatrie ............................................................................................................. 4 1.2 Gériatrie .............................................................................................................. 4
2 Contre-indications ........................................................................................................ 4
4 Posologie et administration ......................................................................................... 5
4.1 Considérations posologiques .............................................................................. 5 4.2 Posologie recommandée et ajustement posologique .......................................... 5 4.3 Reconstitution ..................................................................................................... 6 4.4 Administration ..................................................................................................... 9
5 Surdose ......................................................................................................................... 9
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................10
7 Mises en garde et précautions ...................................................................................11
Généralités ....................................................................................................................11 Surveillance et examens de laboratoire .........................................................................11 7.1 Populations particulières ....................................................................................11 7.1.1 Grossesse..........................................................................................................11 7.1.2 Allaitement .........................................................................................................12 7.1.3 Enfants et adolescents .......................................................................................12 7.1.4 Personnes âgées ...............................................................................................12
8 Effets indésirables .......................................................................................................12
8.1 Aperçu des effets indésirables ...........................................................................12 8.2 Effets indésirables observés au cours des études cliniques ...............................12 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents .......................................................................................................13 8.5 Effets indésirables observés après la commercialisation....................................13
9 Interactions médicamenteuses ..................................................................................14
9.2 Aperçu des interactions médicamenteuses ........................................................14 9.4 Interactions médicament-médicament ................................................................14 9.5 Interactions médicament-aliment .......................................................................14 9.6 Interactions médicament-plante médicinale .......................................................14 9.7 Interaction médicament-examens de laboratoire ................................................14 10 Pharmacologie clinique ..............................................................................................14
10.1 Mode d’action ....................................................................................................14 10.2 Pharmacodynamie .............................................................................................14 10.3 Pharmacocinétique ............................................................................................15
11 Conservation, stabilité et mise au rebut ....................................................................16
12 Particularités de manipulation du produit .................................................................17
Partie 2: Renseignements scientifiques ................................................................................18
13 Renseignements pharmaceutiques............................................................................18
14 Études cliniques ..........................................................................................................18
16 Toxicologie non clinique .............................................................................................22
Renseignements destinés aux patient·e·s ............................................................................24
Partie 1: Renseignements destinés aux professionnels de la santé
1 Indications
FIBRYGA (concentré de fibrinogène [humain]) est indiqué pour:
- le traitement d’épisodes de saignement aigus et la prophylaxie périopératoire chez les adultes et les enfants atteints d’afibrinogénémie ou d’hypofibrinogénémie congénitale.
FIBRYGA peut être utilisé comme traitement complémentaire durant la prise en charge de saignements sévères non contrôlés survenant au cours d’interventions chirurgicales chez les patients atteints d’un déficit acquis en fibrinogène (Voir section 14 Études cliniques / Données cliniques dans le déficit acquis en fibrinogène).
1.1 Pédiatrie
Enfants (âgés de 12 à 17 ans): Les études cliniques portant sur FIBRYGA ont inclus 13 patients pédiatriques âgés de 12 à 17 ans présentant une afibrinogénémie congénitale. De ce fait, Santé Canada a autorisé une indication pour un usage pédiatrique dans cette tranche d’âge (Voir section 14 Études cliniques).
Enfants (âgés de < 12 ans): Les études cliniques portant sur FIBRYGA ont inclus 14 patients pédiatriques âgés de < 12 ans présentant une afibrinogénémie congénitale. De ce fait, Santé Canada a autorisé une indication pour un usage pédiatrique dans cette tranche d’âge (Voir section 14 Études cliniques).
1.2 Gériatrie
Personnes âgées (> 65 ans): Les études cliniques portant sur FIBRYGA n’ont pas inclus de patients âgés de > 65 ans présentant une afibrinogénémie ou une hypofibrinogénémie congénitale pour déterminer s’ils répondaient différemment des patients plus jeunes (Voir section 14 Études cliniques).
2 Contre-indications
FIBRYGA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
FIBRYGA est contre-indiqué chez les personnes qui ont présenté une réaction d’hypersensibilité sévère immédiate, y compris une anaphylaxie, à FIBRYGA ou à ses composants.
4 Posologie et administration
4.1 Considérations posologiques
La posologie et la durée du traitement de remplacement dépend de la sévérité de l’affection, de l’emplacement et de l’étendue du saignement ainsi que de l’état clinique du patient.
4.2 Posologie recommandée et ajustement posologique
L’afibrinogénémie et l’hypofibrinogénémie congénitales
Le dosage du FIBRYGA, la durée du dosage et la fréquence d’administration doivent être individualisés en fonction de l’étendue de l’hémorragie, des valeurs de laboratoire et de l’état clinique du patient.
Le taux (fonctionnel) du fibrinogène doit être déterminé afin de calculer le dosage individuel. De plus, la quantité et la fréquence d’administration chez un patient doivent être déterminées par la mesure régulière de la concentration plasmatique de fibrinogène et la surveillance constante de l’état clinique du patient, ainsi que par les autres thérapies de remplacement utilisées.
Dans l’afibrinogénémie et l’hypofibrinogénémie congénitales, la concentration plasmatique cible suggérée du fibrinogène est de 100 mg/dl pour les saignements mineurs ou les interventions chirurgicales mineures et de 150 mg/dl pour les saignements majeurs ou les interventions chirurgicales majeures.
Dosage du FIBRYGA lorsque le taux de référence du fibrinogène est connu
Le dosage doit être calculé individuellement pour chaque patient selon la concentration plasmatique cible de fibrinogène établi en fonction du type de saignement, de la concentration plasmatique de fibrinogène mesurée et du poids corporel, au moyen de formules spécifiques à l’âge:
Adultes et adolescents âgés de 12 ans et plus:
Dose (mg/kg de poids corporel) = [Concentration cible (mg/dl) - Concentration mesurée (mg/dl)]
1,8 (mg/dl par mg/kg de poids corporel)
Enfants âgés de 0 à < 12 ans:
Dose (mg/kg de poids corporel) = [Concentration cible (mg/dl) - Concentration mesurée (mg/dl)]
1,4 (mg/dl par mg/kg de poids corporel)
Dosage du FIBRYGA lorsque le taux de référence du fibrinogène n’est pas connu
Si le taux de fibrinogène du patient n'est pas connu, la dose suggérée est de 60 mg par kg de poids corporel administrée par voie intraveineuse.
La surveillance du taux de fibrinogène du patient est suggérée lors du traitement par FIBRYGA.
Déficit acquis en fibrinogène
La dose initiale recommandée pour les patients qui présentent un saignement sévère non contrôlé au cours d’une intervention chirurgicale est de 4 g. D’autres doses de 4 g seront administrées en fonction des besoins aux patients dont le taux plasmatique de fibrinogène est ≤ 200 mg/dl ou dont le FIBTEM A20 est ≤ 12 mm (ou valeurs équivalentes obtenues par d’autres méthodes de thromboélastométrie/thromboélastographie).
Il y a lieu de surveiller le taux plasmatique de fibrinogène ou la fermeté du caillot du caillot de fibrine au cours du traitement avec FBRYGA®.
4.3 Reconstitution
| Taille du flacon | Volume de solvant à ajouter au flacon | Volume approximatif disponible | Concentration nominale par mL |
| 1 g | 50 mL | 50 mL | 20 mg |
| 2 g | 100 mL | 100 mL | 20 mg |
| |||
| |||
| |||
| |||
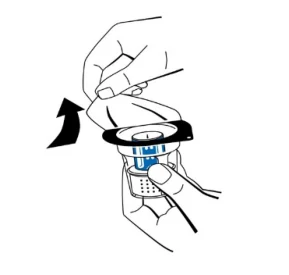
Remarque:
Le dispositif de transfert doit être fixé d’abord sur le flacon de solvant et ensuite sur le flacon de poudre (FIBRYGA). Dans le cas contraire, le récipient ne serait plus sous vide et le transfert du solvant ne se ferait pas.
Flacon de
solvant
Fig. 2
- 5.
Tout en tenant le flacon de solvant, retirez l’emballage-coque du dispositif de transfert avec précaution en le tirant tout droit vers le haut. Veillez à ce que le dispositif de transfert reste fermement fixé sur le flacon de solvant (Fig. 3).
Flacon de solvant
Fig. 3
- 6.
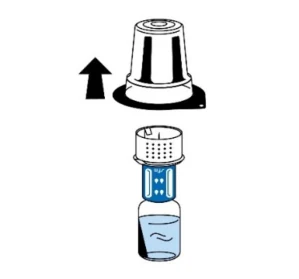
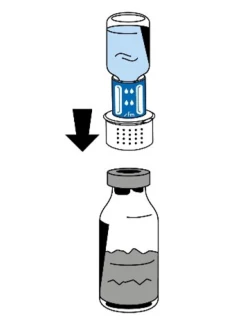
Placez le flacon de poudre (FIBRYGA) sur une surface plane et propre et tenez-le fermement. Prenez le flacon de solvant avec le dispositif de transfert fixé dessus et retournez-le. Placez la partie blanche du dispositif de transfert sur le haut du flacon de poudre (FIBRYGA) et poussez fermement vers le bas jusqu’à ce que le dispositif s’enclenche (Fig. 4). Ne le faites pas tourner lorsque vous le fixez. Le solvant s’écoulera automatiquement dans le flacon de poudre (FIBRYGA).
Flacon de solvant
Flacon de FIBRYGA
Fig. 4 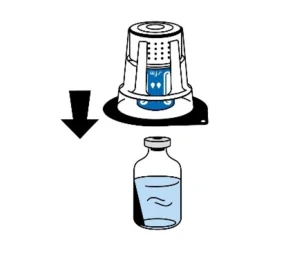
- 7.
Lorsque le transfert du solvant est terminé, faites tournoyer délicatement le flacon de
(FIBRYGA) en laissant le flacon de solvant fixé dessus jusqu’à ce que la poudre soit entièrement dissoute. Pour éviter la formation de mousse, ne secouez pas le flacon. La poudre doit totalement se dissoudre en l’espace de 4 minutes pour FIBRYGA 1 g et de 8 minutes pour FIBRYGA 2 g. Si le produit est à température ambiante, la dissolution de la poudre ne doit pas prendre plus de 30 minutes environ. Dans de rares cas, un agglomérat de poudre partiellement dissous peut être observé. Il est possible de faciliter la dissolution complète en remuant le flacon horizontalement. Éviter d’agiter le flacon verticalement.
- 8.
Une fois la reconstitution terminée, dévissez le dispositif de transfert (partie bleue) en tournant dans le sens contraire des aiguilles d’une montre pour séparer les deux parties (Fig. 5). Ne touchez pas le raccord Luer Lock sur la partie blanche du dispositif de transfert.
Flacon de solvant vide
Flacon de FIBRYGA reconstitué
Fig. 5
- 9. Jetez le flacon de solvant vide ainsi que la partie bleue du dispositif de transfert.
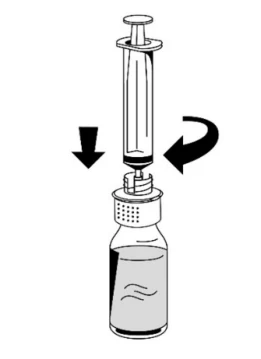
- 10. Fixez une seringue avec précaution sur le raccord Luer Lock de la partie blanche du dispositif de transfert (Fig. 6).
- 11.
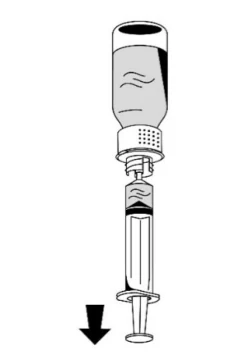
Retournez le flacon de FIBRYGA et aspirez la solution dans la seringue (Fig. 7).
Flacon de
FIBRYGA
reconstitué
Flacon de FIBRYGA reconstitué
Fig. 6 Fig. 7
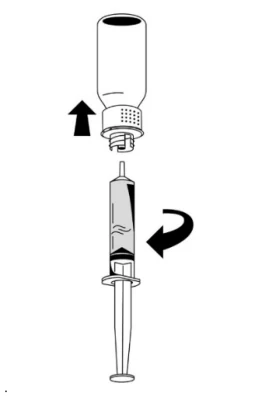
- 12. Une fois la solution transférée, tenez fermement le corps de la seringue (en laissant le
piston de la seringue vers le bas) et retirez la seringue du dispositif de transfert (Fig. 8). 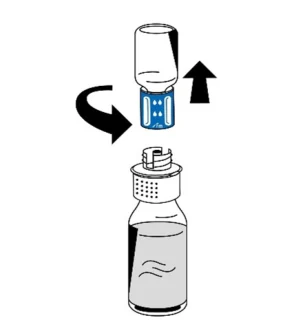
Flacon de FIBRYGA vide
Fig. 8
- 13. Jetez la partie blanche du dispositif de transfert accompagnée du flacon de FIBRYGA vide.
Une trousse de perfusion normale est recommandée pour une administration intraveineuse de la solution reconstituée à température ambiante.
4.4 Administration
Par voie intraveineuse uniquement.
FIBRYGA doit être administré lentement par voie intraveineuse, selon un débit maximal recommandé de 5 mL par minute chez les patients atteints d’afibrinogénémie ou d’hypofibrinogénémie congénitales et à un débit maximal recommandé de 20 mL par minute pendant la prise en charge des saignements sévères non contrôlés au cours d’interventions chirurgicales chez les patients ayant un déficit acquis en fibrinogène.
Tout produit médical non utilisé ou déchet doit être éliminé conformément à la règlementation en vigueur.
Avant l’administration, permettre à FIBRYGA d’atteindre la température ambiante. Ne pas utiliser de solutions troubles ou présentant des dépôts.
Précautions
Ne pas mélanger FIBRYGA avec d'autres médicaments. Utiliser une voie intraveineuse séparée pour l’injection. Ne pas utiliser le produit après la date d'expiration.
5 Surdose
Aucun surdosage n'a été rapporté.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
| Pour aider à veiller à la traçabilité de produits biologiques, incluant de biosimilaires, les praticiens | |
| de la santé devraient reconnaître l’importance d’enregistrer la marque nominative et la | |
| dénomination commune (l’ingrédient actif), ainsi que d’autres identifiants propres aux produits, | |
| comme le numéro d’identification de médicament (DIN) et le numéro de lot du produit fourni. | |
Tableau 1 Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Voie intraveineuse | Poudre et solvant pour solution injectable / perfusion 1 ou 2 g | Poudre: Glycine L-Arginine chlorhydrate Chlorure de sodium Citrate de sodium dihydraté Solvant: Eau pour injection |
FIBRYGA est fourni dans un flacon à usage unique contenant une quantité indiquée sur l'étiquette de fibrinogène fonctionnellement actif. Les composants utilisés pour le conditionnement du FIBRYGA ne contiennent pas de latex. FIBRYGA une poudre à diluer et un solvant pour obtention d’une solution injectable par voie intraveineuse/pour perfusion.
Les formes posologiques suivantes sont disponibles: 1 g, 2 g
Description
Nature et contenu du récipient
Chaque flacon de FIBRYGA reconstitué contient 1 g ou 2 g d’ingrédients actifs du fibrinogène humain. Chaque paquet contient un flacon en verre de fibrinogène humain, un flacon en verre de solvant (50 mL d’Eau pour Injection pour FIBRYGA 1 g, 100 mL d’Eau pour Injection pour FIBRYGA 2 g), un dispositif de transfert (Nextaro®) et la notice.
Composition: FIBRYGA 1 g
Quantité par flacon
FIBRYGA 2 g
Quantité par flacon
Fibrinogène humain 1 g 2 g
Chlorure de sodium 300 mg 600 mg
Citrate de sodium dihydraté 75 mg 150 mg
Glycine 500 mg 1 000 mg
L-arginine chlorhydrate 500 mg 1 000 mg
FIBRYGA (concentré de fibrinogène [humain], 1 g ou 2 g/flacon) est une préparation lyophilisée stérile composée de fibrinogène hautement purifié.
Solvant: 50 mL ou 100 mL d’Eau pour Injection
Après reconstitution avec 50 mL d’Eau pour Injection pour FIBRYGA 1 g ou 100 mL d’Eau pour Injection pour FIBRYGA 2 g, FIBRYGA contient environ 20 mg/mL de fibrinogène humain.
L'inactivation et l’élimination des agents pathogènes sont effectuées au moyen d'une méthode solvant/détergent (S/D) et d'une nanofiltration (20 nm).
7 Mises en garde et précautions
Ce produit est préparé à partir de vastes bassins de plasma humain à la suite d’une série d’étapes de précipitation, de filtration et de chromatographie. Il existe donc une possibilité qu’il puisse contenir des agents responsables d’une maladie virale ou d’autres maladies indéterminées.
Généralités
Les produits fabriqués à partir de plasma humain peuvent contenir des agents infectieux pouvant causer des maladies, tels que des virus et, en théorie, l'agent responsable de la variante humaine de l’ESB (maladie de Creutzfeldt-Jakob (vMCJ)). Le risque de transmission d'un agent infectieux par l’intermédiaire de tels produits a été réduit en soumettant les donneurs de plasma à un dépistage afin de détecter une exposition préalable à certains virus, en effectuant des contrôles pour déterminer la présence éventuelle de certaines infections virales, et en inactivant ou éliminant certains virus. Malgré ces mesures, ces produits sont néanmoins encore susceptibles de transmettre des maladies. La présence d'agents infectieux inconnus à ce jour est également possible. Les personnes qui reçoivent des perfusions de sang ou de plasma peuvent développer les signes ou les symptômes de certaines infections virales.
Réactions allergiques
Des réactions allergiques peuvent survenir. En cas de symptômes de réaction allergique ou de signes précoces de réactions d’hypersensibilité (notamment, l'urticaire, l'urticaire généralisée, une oppression thoracique, une respiration sifflante, une hypotension et une anaphylaxie), le traitement doit être interrompu immédiatement. Le traitement requis dépend de la nature et de la gravité de la réaction.
Thrombose
Il y a un risque de thrombose chez les patients atteints d’une déficience en fibrinogène congénitale ou acquise qui reçoivent des concentrés de fibrinogène. Des événements thrombotiques ont été rapportés chez des patients recevant FIBRYGA. Évaluez les avantages de l’administration du FIBRYGA par rapport aux risques d’une thrombose. Les patients recevant du FIBRYGA doivent être surveillés afin de détecter tout signe ou symptôme de thrombose.
Surveillance et examens de laboratoire
Il est recommandé de déterminer le niveau de fibrinogènes chez un patient (par ex., l’évaluation du fibrinogène selon la méthode Clauss) au moyen d’une méthode appropriée avant et durant le traitement par FIBRYGA afin d’éviter le sous-dosage ou surdosage du produit.
7.1 Populations particulières
7.1.1 Grossesse
L’innocuité du FIBRYGA chez la femme enceinte n’a pas été établie par des essais cliniques comparatifs. Des études animales n’ont pas été menées afin d’évaluer les effets sur la reproduction, le développement de l’embryon ou du fœtus, l'évolution de la gestation et les développements périnatal et postnatal. Les bienfaits et les risques d’administrer FIBRYGA aux femmes enceintes devraient être attentivement évalués.
7.1.2 Allaitement
L'innocuité du FIBRYGA chez la femme allaitante n'a pas été établie par des essais cliniques. On ne sait pas si Concentré de fibrinogène (humain) est excrété dans le lait maternel. La prudence est requise car de nombreux médicaments peuvent être excrétés dans le lait maternel.
7.1.3 Enfants et adolescents
Les données issues des études cliniques sur FIBRYGA chez les patients pédiatriques âgés de 12 à 17 ans et de moins de 12 ans qui ont été soumises et examinées ne suggèrent pas de différences apparentes globales dans le profil de sécurité de FIBRYGA entre les enfants et les adultes atteints d’afibrinogénémie traités par FIBRYGA.
7.1.4 Personnes âgées
Les études cliniques portant sur FIBRYGA dans l’afibrinogénémie et l’hypofibrinogénémie congénitale n’incluaient pas de patients âgés de 65 ans et plus permettant de déterminer s’ils répondaient différemment des patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Deux effets indésirables graves ont été rapportés lors des études cliniques avec FIBRYGA jusqu’à présent: un cas de thrombose de sévérité modérée, décrit comme étant une ischémie due à des microthrombus digitaux et un cas de thrombose sévère, décrit comme étant une thrombose de la veine porte après une splénectomie. Les autres effets indésirables graves qui peuvent être observés au cours du traitement par FIBRYGA sont des réactions de type anaphylactique.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les essais cliniques sont menés dans des conditions très spécifiques, les taux des effets indésirables observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
L'innocuité clinique de FIBRYGA a été évaluée dans quatre études portant sur 61 sujets atteints d’afibrinogénémie congénitale, dont douze étaient âgés de 12 à < 18 ans et quatorze avaient moins de 12 ans et 394 patients présentant un déficit acquis en fibrinogène (chirurgie cardiaque ou abdominale) parmi lesquels un sujet était âgé de 12 à < 18 ans et chez (Voir section 14 Études cliniques). Ces événements indésirables (EI) ont inclus, notamment: nausées, vomissements, fièvre, diarrhée, céphalée, rhinopharyngite et autres infections des voies respiratoires, douleurs musculaires, sepsis, accident cérébrovasculaire, tamponnade cardiaque, hémorragie, insuffisance respiratoire, lésion rénale aiguë, insuffisance rénale, hallucinations, tachycardie et épanchement pleural.
Tableau 2 Effets indésirables au médicament dans les études cliniques
| FIBRYGA n = 394 (%) | |
Troubles généraux et anomalies au site d’administration Pyrexie Affections de la peau et du tissue sous-cutané Réactions cutanées Affections vasculaires Phlébite Thrombose | 2 (0,51) 2 (0,51) 1 (0,25) 2 (0,51) |
On a estimé que cinq cas d'EI légers, un cas d’EI modéré (également évalué comme grave) et un cas d’EI sévère (également évalué comme grave) pouvaient être reliés à FIBRYGA. Ces EI sont survenus chez des patients atteints d’afibrinogénémie congénitale et ont inclus deux cas de fièvre légère, deux cas de réaction cutanée légère, un cas de phlébite léger, un cas de thrombose modéré (ischémie due à des microthrombus digitaux) et un cas de thrombose veineuse sévère de la veine porte (avec splénectomie).
Un total de 247 EI graves ont été signalés chez 128 patients parmi lesquels deux (le cas modéré de thrombose et le cas sévère de thrombose veine de la veine porte sur afibrinogénémie congénitale mentionné plus haut) ont été considérés comme pouvant être liés au médicament étudié.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Globalement, il n’y avait pas de différences apparentes dans le profil de sécurité de FIBRYGA entre les patients pédiatriques et les patients adultes atteints d’afibrinogénémie congénitale traités par FIBRYGA. Les données disponibles pour les patients pédiatriques présentant un déficit acquis en fibrinogène (un seul patient) sont insuffisantes pour déterminer s’ils répondent différemment des patients adultes.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants du médicament après la commercialisation de FIBRYGA ont été signalés: syndrome de détresse respiratoire aiguë, choc anaphylactique, choc anaphylactoïde, arrêt cardio-respiratoire, baisse de la pression artérielle systolique, baisse de la pression artérielle, baisse de la saturation en oxygène, érythème, lésion hépatocellulaire, hypotension, inefficacité du médicament et problème de qualité lors de la reconstitution du produit. De plus, les effets indésirables suivants ont été identifiés lors de l'utilisation après l’autorisation d’autres produits contenant du concentré du fibrinogène. Ces réactions étant rapportées sur une base volontaire par un nombre inconnu de personnes, il n'est pas possible d'en estimer la fréquence avec fiabilité ou d’établir une relation causale avec les produits du fibrinogène:
- Réactions allergiques/anaphylactiques: anaphylaxie, dyspnée, éruption cutanée, tachypnée, hypotension, état de choc et tachycardie
- Cardiovasculaire: thromboembolie, embolie pulmonaire
- Général: frissons, fièvre, nausées, vomissements
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune interaction médicamenteuse du fibrinogène humain avec d’autres médicaments ni de maladies concomitantes n'a été observée.
9.4 Interactions médicament-médicament
Ne pas mélanger FIBRYGA avec d'autres médicaments.
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction médicamenteuse n'a été observée avec des aliments.
9.6 Interactions médicament-plante médicinale
Aucune interaction médicamenteuse n'a été observée avec des herbes médicinales.
9.7 Interaction médicament-examens de laboratoire
Aucune interaction avec des tests de laboratoire n’a pas été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le fibrinogène (facteur I) est une protéine plasmatique soluble qui, durant le processus de coagulation, est convertie en fibrine, l’un des éléments-clés du caillot sanguin. Le fibrinogène est un hétérohexamère ayant un poids moléculaire de 340 kDa et composé de deux ensembles de chaînes polypeptidiques Aalpha, Bbeta et gamma.
À la suite de l’activation de la coagulation et de la génération de thrombine, le fibrinogène est clivé par la thrombine à des sites précis sur les chaînes Aalpha et Bbeta afin de retirer le fibrinopeptide A (FPA) et le fibrinopeptide B (FPB). L’élimination du FPA et du FPB expose les sites de liaison du fibrinogène et mène à la formation de monomères de fibrine qui subissent par la suite la polymérisation de la fibrine. La fibrine résultante est stabilisée en présence d’ions calcium et par l'activation du facteur XIII. L’activation du facteur XIII agit sur la fibrine pour former des réticulations entre les polymères de la fibrine et rend le caillot de fibrine plus résistant à la fibrinolyse. Le produit de la cascade de la coagulation consiste en la fibrine réticulée qui stabilise le clou plaquettaire primaire et atteint une hémostase secondaire.
10.2 Pharmacodynamie
L'administration de FIBRYGA provoque une augmentation du taux de fibrinogène plasmatique et peut temporairement corriger l’anomalie de la coagulation chez les patients qui présentent une déficience congénitale en fibrinogène.
10.3 Pharmacocinétique
Une étude croisée ouverte, prospective, randomisée, contrôlée, à deux groupes a été menée chez 22 patients atteints d’une déficience en fibrinogène congénital (afibrinogénémie), dont l’âge variait de 12 à 53 ans (6 adolescents et 16 adultes). Dans le cadre de cette étude croisée, ces résultats ont été comparés aux mêmes paramètres d’un autre concentré de fibrinogène (RiaSTAPMD) disponible au Canada chez les mêmes sujets. Chaque sujet a reçu une dose unique intraveineuse de 70 mg/kg de FIBRYGA et du médicament de comparaison. Des échantillons de sang ont été prélevés chez les patients afin de déterminer l’activité du fibrinogène au début du traitement et jusqu’à 14 jours après la perfusion. Les paramètres pharmacocinétiques (PK) sont résumés dans le Tableau 3. Les valeurs moyennes de l'aire sous la courbe normalisée (critère d’évaluation principal) relative à l’activité fibrinogénique après l’administration de FIBRYGA étaient significativement plus élevées qu’après l’administration de RiaSTAPMD.
Aucune différence statistique pertinente n’a été observée entre l’activité du fibrinogène chez les hommes et les femmes. Dans le cadre de l’analyse conforme au protocole, les patients âgés de 12 à moins de 18 ans (n=5) présentaient de petites différences, notamment une durée de demi-vie plus courte que chez les adultes. Le nombre de sujets âgés de 12 à moins de 18 ans de cette étude limite les interprétations statistiques.
La récupération in vivo (RIV) progressive a été déterminée à partir des concentrations plasmatiques obtenues jusqu’à 4 heures après la perfusion. La RIV progressive moyenne pour FIBRYGA s’établissait à une augmentation de 1,8 mg/dl par mg/kg. La RIV moyenne indique qu’une dose de 70 mg/kg fera augmenter la concentration plasmatique de fibrinogène chez les patients d’environ 125 mg/dl.
Tableau 3 Paramètres pharmacocinétiques (PK) chez les patients adultes et adolescents atteints d’une afibrinogénémie congénitale
| Paramètres | Activité de FIBRYGA Moyenne ± ET (fourchette) | Activité de RiaSTAPTM Moyenne ± ET (fourchette) | % Rapport des moyennes géo- métriques* | Intervalle de confiance à 90 % Rapport moyen*† |
| Demi-vie [h] | 75,9± 23,8 (40,0–157,0) | 69,4 ± 16,0 (48,6–101,9) | 108,0 | 95,4, 122,4 |
| Cmax [mg/dL] | 139,0 ± 36,9 (83,0–216,0) | 126,5 ± 30,9 (85,0–199,0) | 109,1 | 102,3, 116,2 |
| ASCnorm | 1,62 ± 0,45 (0,85–2,51) | 1,38 ± 0,47 (0,76–2,46) | 119,6 | 111,7, 128,1 |
| Clairance [mL/h/kg] | 0,67 ± 0,20 (0,40–1,17) | 0,80 ± 0,26 (0,41–1,31) | 83,6 | 78,1, 89,5 |
Temps de résidence moyen [h] | 106,3 ± 30,9 (58,7–205,5) | 99,0± 20,8 (72,4–141,2) | 106,1 | 94,4, 119,2 |
| Volume de distribution à l’état d’équilibre [mL/kg] | 70,2 ± 29,9 (36,9–149,1) | 76,6 ± 19,6 (47,9–113,7) | 88,6 | 79,1, 99,4 |
* Moyenne géométrique dérivée du modèle ANOVA sur des valeurs ayant subi une transformation logarithmique. †Non ajusté pour la multiplicité.
Cmax = concentration plasmatique maximale; ASCnorm = aire sous la courbe normalisée pour la dose administrée;
ET = écart type
Une étude de phase 3 ouverte, prospective, randomisée, non contrôlée, a été menée chez 14 patients atteints d’une déficience en fibrinogène congénital (afibrinogénémie) dont l’âge variait de 1 à 10 ans. Six patients avaient < 6 ans et huit étaient âgés de 6 à < 12 ans. Parmi les 14 patients traités, 13 ont été inclus dans l’évaluation de la dose PK unique. Tous les patients dans l’ensemble de données PK ont reçu une dose de 70 mg/kg de FIBRYGA. Les paramètres PK sont résumés dans le Tableau 4. En outre, la RIV progressive pour FIBRYGA était une augmentation de 1,4 mg/dL par mg/kg (fourchette : augmentation de 1,3 – 2,1 mg/dL par mg/kg).
Tableau 4 Paramètres pharmacocinétiques (PK) chez les patients pédiatriques âgés de < 12 ans atteints d’afibrinogénémie congénitale (n=13)
| Paramètres | Activité de FIBRYGA Moyenne ± ET (fourchette) |
| Demi-evie [h] | 63,3 ± 12,0 (45,6–91,6) |
| Cmax [mg/dL] | 107,2 ± 16,8 (93,0–154,0) |
| ASCnorm | 1,31 ± 0,29 (1,00–1,92) |
| Clairance [mL/hr/kg] | 0,79 ± 0,15 (0,52–1,00) |
| Temps de résidence moyen [h] | 88,0 ± 16,8 (63,6–126,7) |
| Volume de distribution à l’état d’équilibre [mL/kg] | 67,6 ± 7,1 (52,8–76,8) |
Cmax = concentration plasmatique maximale; ASCnorm = aire sous la courbe normalisée pour la dose
Une récupération numériquement plus faible, une demi-vie plus courte et une clairance plus rapide ont été observées chez les enfants âgés de 1 à moins de 12 ans comparé aux adultes et adolescents participant à l’étude PK précédemment décrite. D’autres paramètres, tels que la Cmax, l’AUC et ASCnorm, étaient également plus faibles chez les enfants.
Absorption: Puisque FIBRYGA est administré par voie intraveineuse, le produit est disponible immédiatement. La biodisponibilité est proportionnelle à la dose administrée.
11 Conservation, stabilité et mise au rebut
FIBRYGA peut être conservé à une température comprise entre +2°C et +25°C pendant 48 mois à compter de la date de fabrication. Ne pas utiliser le produit après la date d'expiration.
FIBRYGA ne contient aucun agent de conservation. La stabilité de la solution reconstituée a été démontrée pendant 24 heures à +25°C. D’un point de vue microbiologique, à moins que la méthode d’ouverture/de reconstitution empêche le risque de contamination microbienne, le produit doit être utilisé immédiatement. S’il n’est pas utilisé immédiatement, les périodes de temps et les conditions d’entreposage en cours d ’utilisation sont la responsabilité de l’utilisateur. Jeter les flacons partiellement utilisés.
Ne pas congeler. Ne pas exposer à la lumière. Conserver dans un endroit sécuritaire hors de la portée et de la vue des enfants.
12 Particularités de manipulation du produit
Il convient d'inspecter l'aspect du FIBRYGA pour détecter la présence de particules et une éventuelle décoloration préalablement à son administration. Ne pas utiliser de solutions non homogènes ou présentant un dépôt. Jeter toute fraction résiduelle. FIBRYGA doit être amené à la température ambiante ou corporelle avant utilisation.
Éliminer tout produit inutilisé ou déchet selon les exigences locales en matière de produits sanguins.
Partie 2: Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Fibrinogène humain
Nom chimique: Fibrinogène humain
Formule moléculaire et masse moléculaire: 340 kD
Structure/formule développée: sans objet
Propriétés physicochimiques: Le fibrinogène est une glycoprotéine plasmatique soluble d’environ 340 kD. La protéine est un hétérohexamère et composée de trois paires de polypeptides, notamment deux chaînes Aα−, deux chaînes Bβ− et deux chaînes γ−.
Norme pharmaceutique: Médicament soumis à prescription
Caractéristiques du produit:
FIBRYGA (concentré de fibrinogène [humain], 1 g ou 2 g/flacon) est une préparation lyophilisée stérile composée de fibrinogène hautement purifié dérivé du plasma humain. Il est préparé à partir de grands bassins de plasma humain à la suite d ’une série d’étapes de précipitation, de filtration et de chromatographie. L'inactivation et l’élimination des agents pathogènes sont effectuées au moyen d'une méthode solvant/détergent (S/D) et d'une nanofiltration (20 nm).
Inactivation virale
La sécurité pathogénique du FIBRYGA s’appuie sur des étapes spécifiques, plus particulièrement au moyen d’un traitement au solvant/détergent qui permet d’inactiver les virus enveloppés, comme le VIH, les virus de l’hépatite B (VHB) et de l’hépatite C (VHC), ainsi que d’une nanofiltration (20 nm) qui permet d’éliminer des virus enveloppés et non enveloppés comme le virus de l’hépatite A (VHA) et le parvovirus B19. De plus, la nanofiltration élimine la protéine infectieuse du prion potentiellement présente d’un agent expérimental de l'encéphalopathie spongiforme transmissible (EST), considéré comme un modèle prudent pour la maladie de Creutzfeldt-Jakob (MCJ) et sa forme variante (vMCJ).
14 Études cliniques
Étude pharmacocinétique et de l'activité fonctionnelle
Une étude croisée ouverte, prospective, randomisée, contrôlée, à deux groupes a été menée chez 22 patients atteints d’une déficience en fibrinogène congénitale (afibrinogénémie), dont l’âge variait de 12 à 53 ans (6 adolescents et 16 adultes). Dans le cadre de cette étude croisée, ces résultats ont été comparés aux mêmes paramètres d’un autre concentré de fibrinogène (RiaSTAPMD) disponible au Canada chez les mêmes sujets. Chaque sujet a reçu une dose unique intraveineuse de 70 mg/kg de FIBRYGA et du médicament de comparaison. Des échantillons de sang ont été prélevés chez les patients afin de déterminer l’activité du fibrinogène au début du traitement et jusqu’à 14 jours après la perfusion.
L’étude pharmacocinétique a évalué la pharmacocinétique à dose unique (voir section 10 Pharmacologie clinique, Pharmacocinétique) et la fermeté maximale du caillot (FMC) chez les sujets atteints d’afibrinogénémie. La FMC a été déterminée par thromboélastométrie (ROTEM®) et mesurée afin de démontrer l’activité fonctionnelle du fibrinogène de remplacement.
Pour chaque sujet, la FMC a été déterminée avant (référence) et une heure après l’administration d’une dose unique de FIBRYGA ou de RiaSTAPMD. La variation moyenne depuis la période avant la perfusion jusqu'à une heure après la perfusion était de 9,68 mm (IC de 95 %: 8,37; 10,99) et de 10,00 mm (IC de 95 %: 8,07; 11,93) après l'administration de FIBRYGA ou de RiaSTAPMD, respectivement.
Études sur l ’innocuité et l’efficacité dans l’afibrinogénémie et l’hypofibrinogénémie congénitale
Une étude prospective, multicentrique, ouverte non contrôlée de Phase 3 a été menée chez 25 patients atteints de déficit congénital en fibrinogène (afibrinogénémie), dont l’âge variait de 12 à 54 ans (6 adolescents âgés de 12 à 17 ans et 19 adultes). Vingt-quatre patients ont été traités à la demande pour 89 épisodes de saignement (ES) et 9 patients ont subi 12 interventions chirurgicales. Sur les 89 événements de saignements (ES), 67 (75,3 %) étaient spontanés et 22 (24,7 %) étaient traumatiques. De plus, il y a eu 87 (97,8%) ES mineurs et 2 (2,3%) ES majeurs.
Pour le traitement du premier épisode de saignement, les patients ont reçu une dose médiane de FIBRYGA de 62,5 mg/kg (médiane ± ET, 61,6 ± 16,93; fourchette, 33,9 – 102,6 mg/kg) par perfusion. Le nombre médian de perfusions requises pour arrêter un ES était de 1 (fourchette 1–7). Une grande majorité des ES (83/89, 93,3%) n’a nécessité qu’une seule perfusion et seulement 5 ES ont été traités avec deux perfusions. Un ES qualifié de majeur (hémorragie digestive occulte) a été traité avec sept perfusions. La dose médiane de FIBRYGA par perfusion, pour le traitement des 89 ES, était de 57,47 mg/kg (11,54 – 102,60).
Le traitement a été considéré un succès (cote d’efficacité bonne ou excellente) dans 98,9 % des ES par un comité d'évaluation indépendant utilisant un système de notation objectif.
L’efficacité de FIBRYGA pour la prophylaxie chirurgicale a été évaluée dans le cadre de 12 interventions chirurgicales chez 9 patients; 11 interventions chirurgicales ont été classées comme étant mineures et 1 majeure (énucléation de l'œil avec reconstruction de la cavité orbitaire). La dose de charge médiane (fourchette) de FIBRYGA administrée pour toutes les interventions chirurgicales était de 70 mg/kg (58,46-127,91). Cinq interventions chirurgicales mineures ont nécessité entre 1 et 4 perfusions postopératoires supplémentaires et l’intervention chirurgicale majeure a nécessité 7 perfusions opératoires, conformément aux recommandations du protocole connexes à l’activité du fibrinogène. La dose médiane (fourchette) de FIBRYGA administrée après la dose de charge était de 16,97 mg/kg (10,59-34,09). Le taux de réussite général (cote d’efficacité bonne ou excellente) était de 100 %, comme évalué par un comité d’évaluation indépendant utilisant un système de notation objectif.
La fermeté maximale du caillot (FMC) a été déterminée avant (référence) et une heure après la première perfusion de FIBRYGA pour le traitement des 24 premiers épisodes de saignement pour chacun des 24 patients. La variation moyenne de la FMC observée depuis la référence jusqu’à 1 heure après la première perfusion de FIBRYGA était de 6,48 mm (ET=3,07).
Un événement indésirable grave, a été rapporté, une thrombose de sévérité modérée, décrite comme étant une ischémie due à des microthrombus digitaux. Il n’y a pas eu de rapports de décès ou de réactions allergiques ou d'hypersensibilité sévère. Trois patients avaient un test positif pour les anticorps antifibrinogène au début du traitement. Pour les 3 autres patients, les anticorps sont apparus en cours d’étude. Pour l’un de ces patients, ils étaient toujours présents à la fin de l’étude. Dans les cas où le test a indiqué la présence d’anticorps de novo, ceux-ci n’ont pas semblé neutralisants dans la mesure où ils n’ont pas eu d’effets observables sur les taux de fibrinogène ou sur l’efficacité.
Une autre étude prospective, multicentrique, ouverte, non contrôlée, de phase 3 a été menée chez 14 enfants atteints de déficit congénital en fibrinogène (afibrinogénémie) dont l’âge variait de 1 à 10 ans (6 âgés de < 6 ans et 8 âgés entre 6 et < 12 ans). Cette étude comprenait le traitement de 10 ES et 3 patients ont subi une procédure chirurgicale, ainsi qu’une dose pharmaceutique unique (voir section 10 Pharmacologie clinique, Pharmacocinétique). Sur les 10 ES traités chez 8 patients, 5 (50%) étaient spontanés et 5 (50%) étaient traumatiques. Il y a eu 8 (80%) ES mineurs et 2 (20%) ES majeurs.
La dose médiane de FIBRYGA par perfusion pour le traitement des 10 ES était de 70,21 mg/kg (23,13-98,44 mg/kg). Le nombre médian de perfusion pour les ES était de 1 (fourchette 1-4). Les ES mineurs n’ont nécessité qu’une seule perfusion alors que, pour les 2 ES majeurs, 1 (10%) a nécessité trois perfusions et 1 (10%) a nécessité 4 perfusions.
Le traitement a été considéré un succès (cote d’efficacité bonne ou excellente) pour 100% des ES par un comité d'évaluation indépendant utilisant un système de notation objectif.
L’efficacité de FIBRYGA pour la prophylaxie chirurgicale a été évaluée dans le cadre de 3 interventions chirurgicales chez trois patients; 2 interventions chirurgicales ont été classées comme étant mineures et 1 majeure (splénectomie). La dose de charge médiane (fourchette) de FIBRYGA administrée pour toutes les interventions chirurgicales était de 75 mg/kg (52,50-108,09). L’intervention chirurgicale majeure a nécessité six perfusions postopératoires supplémentaires conformément aux recommandations du protocole connexes à l’activité du fibrinogène. La dose médiane (fourchette) de FIBRYGA administrée après la dose de charge était de 78,8 mg/kg (fourchette 52,5 – 105,0). Le taux de réussite général (cote d’efficacité bonne ou excellente) était de 100 %, selon l’évaluation du comité d’évaluation indépendant utilisant un système de notation objectif.
La fermeté maximale du caillot (FMC) a été déterminée avant (référence) et une heure après la première perfusion de FIBRYGA pour le traitement du premier épisode de saignement pour chacun des 8 patients traités pour des ES. La variation moyenne de la FMC observée depuis la référence jusqu’à 1 heure après la première perfusion de FIBRYGA était de 3,1 mm (ET=1,96).
Un événement indésirable grave lié a été rapporté, une thrombose de la veine porte après une splénectomie. Il n’y a pas eu de rapports de décès ou de réactions allergiques ou d'hypersensibilité sévère. Deux patients avaient un test positif pour les anticorps antifibrinogène un au début du traitement et un au jour 30 après le traitement. Ceux-ci n’ont pas semblé neutralisants dans la mesure où ils n’ont pas eu d’effets observables sur les taux de fibrinogène ou sur l’efficacité.
Données cliniques dans le déficit acquis en fibrinogène
Les données concernant FIBRYGA dans le déficit acquis en fibrinogène proviennent d’une étude de phase 2 prospective, unicentrique, randomisée, contrôlée, ouverte, évaluant l’efficacité hémostatique et l’innocuité de FIBRYGA par rapport au cryoprécipité en tant que sources de fibrinogène pour les patients atteints d’un déficit acquis en fibrinogène et subissant une intervention chirurgicale abdominale majeure, en particulier une chirurgie cytoréductive associée à une chimiothérapie intrapéritonéale hyperthermique pour le traitement d’une tumeur maligne du péritoine, un pseudomyxome péritonéal. En se basant sur une perte de sang moyenne prévue en cours d’intervention ≥ 2 L, la première dose de FIBRYGA (4 g) ou de cryoprécipité (deux lots de cinq unités chacun) a été administrée préventivement, alors que d’autres doses de FIBRYGA ou de cryoprécipité ont été administrés pendant l’intervention ou au cours des premières 24 heures suivant l’intervention selon les besoins, en fonction des saignements et d’une valeur du FIBTEM A20 de 12 mm ou moins.
45 patients au total ont été randomisés et ont reçu un traitement pendant l’étude : 22 patients ont été randomisés pour recevoir FIBRYGA et 23 patients pour recevoir un cryoprécipité. Deux patients (un dans chaque groupe de traitement) ont présenté une déviation majeure par rapport au protocole concernant la posologie et ont donc été exclus de l’analyse.
Pendant les 8 heures (approximativement) de chirurgie, une moyenne ± ET de, respectivement, 6,48 ± 2,96 g de FIBRYGA (représentant 89,08 ± 38,884 mg/kg de poids corporel) ou 4,09 ± 2,18 lots de cinq unités de cryoprécipité ont été administrés à chaque patient. Dans le groupe FIBRYGA, 21 patients ont reçu au total 34 doses de 4 g chacune. Dans le groupe Cryoprécipité, 22 patients ont reçu au total 45 doses de 2 lots de 5 unités/400 mL chacune.
L’efficacité hémostatique était évaluée à partir de l’efficacité hémostatique intra-opératoire mesurée à la fin de la chirurgie et de l’efficacité hémostatique post-opératoire évaluée 24 heures après la fin de la chirurgie. Dans chacun des cas, une échelle objective différente de l’efficacité hémostatique en 4 points a été utilisée (excellente, bonne, modérée, aucune) et a été évaluée par un Comité indépendant de gestion des données et d’arbitrage des résultats (Data Monitoring & Endpoint Adjudication Committee [IDMEAC]) sur la base d’un algorithme prédéfini. L’algorithme permettait de classer l’efficacité globale du traitement comme étant un « succès hémostatique » ou un « échec hémostatique ». Pour tous les arbitrages de l’efficacité hémostatique, l’IDMEAC était soumis à l’aveugle et ignorait le traitement de chaque patient.
Selon l’évaluation de l’IDMEAC, la thérapie hémostatique reposant sur une supplémentation en fibrinogène a été qualifiée de « réussite » pour 100% des chirurgies dans les deux groupes.
Une médiane de 1 unité (fourchette 0–4) et 0,5 unité (fourchette 0–5) de globules rouges a été administrée en cours d’intervention aux patients traités par FIBRYGA et cryoprécipité respectivement, avec une médiane de 0 unité (fourchette 0–2) de globules rouges au cours des 24 premières heures suivant l’intervention dans les deux groupes. Aucun concentré de plasma ou de plaquettes frais congelés n’a été transfusé au cours de l’étude.
FIBRYGA a fait également l’objet d’une étude au sein d’un essai de phase 3, pragmatique, prospectif, multicentrique, randomisé, contrôlé, en simple aveugle, menée chez des patients adultes de chirurgie cardiaque pour lesquels un supplément de fibrinogène a été prescrit conformément aux normes cliniques acceptées (hémorragie significative et hypofibrinogénémie connue ou suspectée). L’hypofibrinogénémie était définie par un taux plasmatique de fibrinogène < 2 g/L selon la méthode de Clauss ou une amplitude de caillot dérivée du FIBTEM à 10 minutes (FIBTEM A10) < 10 mm par thromboélastométrie. Les patients ont été affectés aléatoirement dans un groupe recevant 4 g de FIBRYGA perfusés en environ 10 minutes (vitesse de perfusion de 20 mL par minute) ou dans un groupe recevant 10 unités de cryoprécipité perfusé selon la pratique locale. Les doses ont été répétées en fonction des besoins.
Au total, 827 patients ont été évalués pour connaître leur éligibilité et randomisés pour recevoir FIBRYGA (N=415) ou un cryoprécipité (N=412). Parmi ceux-ci, 32 patients du groupe FIBRYGA et 29 patients du groupe cryoprécipité n’ont pas reçu de traitement du fait de l’arrêt du saignement et ont donc été exclus de l’analyse. En outre, 11 patients du groupe FIBRYGA et 20 patients du groupe cryoprécipité ont également été exclus de l’analyse car il n’a pas été possible d’obtenir leur consentement. En tout, 735 patients âgés de 17 à 88 ans ont été inclus dans l’analyse: 372 dans le groupe FIBRYGA et 363 dans le groupe cryoprécipité. Il y a eu un patient âgé de moins de 18 ans inclus dans le groupe FIBRYGA. Un total de 194 patients âgés de 18 à 65 ans ont été inclus dans le groupe FIBRYGA et 203 patients correspondants dans le groupe cryoprécipité, tandis qu’il y avait 177 patients et 160 patients âgés de > 65 ans inclus, respectivement, dans le groupe FIBRYGA et dans le groupe cryoprécipité. L’administration concomitante d’un traitement nécessaire dans les soins standard du patient était autorisée, y compris les médicaments hémostatiques, le Facteur VIIa, les concentrés de complexes de prothrombine et l’acide tranéxamique.
Patients ont reçu une dose médiane de 4 g (fourchette 2,0–20,0) de concentré de fibrinogène et 10 unités (fourchette 10,0–120,0) de cryoprécipité. Le taux de fibrinogène a augmenté de 1,722 ± 0,646 g/L à 2,454 ± 0,592 g/L dans le groupe FIBRYGA et de 1,739 ±0,583 g/L à 2,322 à 0,578 g/L dans le groupe cryoprécipiré, ce qui représente une augmentation moyenne de 0,850 ± 0,425 g/L dans le groupe FIBRYGA et de 0,692 ± 0,396 g/L dans le groupe cryoprécipité.
Le nombre moyen ± écart-type (ET) d’unités de PSA transfusées dans le groupe FIBRYGA au cours des 24 premières heures suivant la fin de la circulation extracorporelle était de 16,3 ± 16,7 unités (fourchette 5,5–22,0 unités). Le nombre moyen ± écart-type (ET) d’unités de PSA transfusées dans le groupe cryoprécipité était de 17,0 ± 16,1 (fourchette 7,0–23,0 unités).
16 Toxicologie non clinique
Toxicité par administration unique
Deux études de toxicité par administration unique conformes aux BPL ont été menées avec FIBRYGA à des doses allant jusqu'à 500 mg/kg de poids corporel chez le rat et pouvant atteindre 1 000 mg/kg de poids corporel chez la souris. Dans le cadre des deux études, on n’a observé aucune mortalité, aucun signe clinique connexe au produit faisant l’objet de l’étude et aucun résultat macroscopique.
Toxicité par administration répétée
Les essais de toxicité par administration répétée chez les animaux avec des préparations de protéines humaines ne peuvent pas être réalisés car ils entraîneraient l'induction d'anticorps ainsi que des interférences avec les anticorps. Par conséquent, aucune étude n’a été menée avec FIBRYGA.
Toxicité pour la reproduction et le développement
Aucune étude n'a été effectuée avec FIBRYGA.
Tolérance locale
La tolérance locale du FIBRYGA a fait l’objet de deux études après une administration par voie intraveineuse, intra-artérielle et paraveineuse chez le lapin. Les animaux ont été observés pendant 96 heures puis sacrifiés pour la réalisation d’un examen histologique aux sites d’injection.
FIBRYGA était bien toléré. De plus, aucun changement général ou local important et aucun résultat histologique visible n’a été observé.
Mutagénicité et cancérogénicité
Aucune étude à long terme n’a été menée chez les animaux pour évaluer le potentiel cancérogène ou mutagène ou pour déterminer si FIBRYGA affectait la fertilité chez les mâles ou les femelles.