


Monographie de produit - Finacea
Modifications importantes apportées récemment à la monographie
Aucune au moment de la dernière approbation
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés au professionnel de la santé ............................................ 4
1 Indications ................................................................................................................. 4
1.1 Pédiatrie .................................................................................................................. 4
1.2 Gériatrie .................................................................................................................. 4
2 Contre-indications ...................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.2 Dose recommandée et réglage de la posologie ..................................................... 4
4.4 Administration ........................................................................................................ 4
4.5 Dose oubliée ........................................................................................................... 5
5 Surdose ...................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 5
7 Mises en garde et précautions .................................................................................... 6
Généralités ........................................................................................................................ 6
Pouvoir carcinogène et mutagène ................................................................................... 6
Peau .................................................................................................................................. 6
7.1 Populations particulières ........................................................................................ 6
7.1.1 Grossesse ............................................................................................................ 6
7.1.2 Allaitement .......................................................................................................... 7
7.1.3 Enfants et adolescents ........................................................................................ 7
7.1.4 Personnes âgées ................................................................................................. 7
8 Réactions indésirables ................................................................................................ 7
8.1 Aperçu des réactions indésirables .......................................................................... 7
8.2 Réactions indésirables au médicament au cours des essais cliniques .................. 8
8.3 Réactions indésirables au médicament moins courantes au cours des essais
cliniques (< 1 %) ................................................................................................................... 8
8.5 Réactions indésirables au médicament signalées depuis la commercialisation ... 9
9 Interactions médicamenteuses ................................................................................... 9
9.1 Aperçu des interactions médicamenteuses............................................................ 9
9.2 Interactions médicament-comportement .............................................................. 9
9.3 Interactions médicament-médicament .................................................................. 9
9.4 Interactions médicament-aliment .......................................................................... 9
9.5 Interactions médicament-plante médicinale ......................................................... 9
9.6 Interactions médicament-examens de laboratoire ................................................ 9
10 Pharmacologie clinique .............................................................................................. 9
10.1 Mécanisme d’action ............................................................................................ 9
10.2 Pharmacodynamique ........................................................................................ 10
10.3 Pharmacocinétique ........................................................................................... 11
11 Conservation, stabilité et mise au rebut .................................................................... 13
12 Instructions particulières de manipulation du produit ............................................... 13
13 Renseignements pharmaceutiques ........................................................................... 14
14 Essais cliniques ......................................................................................................... 14
14.1 Essais cliniques par indication .......................................................................... 14
16 Toxicologie non clinique ........................................................................................... 17
Partie 1 : Renseignements destinés au professionnel de la santé
1 Indications
FINACEA (gel d’acide azélaïque) est indiqué pour :
- le traitement topique des papules et pustules inflammatoires et de l’érythème causés par l’acné rosacée légère à modérée.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de FINACEA dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir la section 7, « Mises en garde et précautions »).
1.2 Gériatrie
Personnes âgées (> 65 ans) : Comme trop peu de sujets de 65 ans et plus ont participé aux études cliniques sur FINACEA, on ne peut déterminer si la réponse au traitement est différente chez eux et chez des sujets plus jeunes (voir la section 7, « Mises en garde et précautions »).
2 Contre-indications
FINACEA (gel d’acide azélaïque) est contre-indiqué chez les patients ayant des antécédents d’hypersensibilité à l’acide azélaïque, au propylèneglycol ou à tout autre composant de la formulation. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, « Formes posologiques, teneur, composition et emballage ».
4 Posologie et administration
4.2 Dose recommandée et réglage de la posologie
FINACEA (gel d’acide azélaïque) est pour usage topique seulement.
Avant l’application, le patient doit bien se nettoyer la peau et la sécher en tapotant avec une serviette douce. Il ne doit utiliser que des savons très doux ou des lotions nettoyantes douces sans savon. Le patient doit appliquer une mince couche de FINACEA (0,5 g ou environ 2,5 cm de gel) deux fois par jour (matin et soir) sur toute la zone touchée, puis se masser doucement la peau. Il ne doit pas utiliser de pansement occlusif et doit bien se laver les mains après l’application. Il est important d’utiliser FINACEA sans interruption pendant toute la période de traitement.
La durée du traitement par FINACEA varie d’une personne à l’autre et dépend aussi de la gravité de l’acné rosacée. D’importants effets thérapeutiques ont été observés après quatre à huit semaines de traitement. Le patient doit se laver les mains après l’application de FINACEA.
4.4 Administration
En cas d’irritation cutanée, le patient doit appliquer moins de gel ou appliquer FINACEA une fois par jour seulement jusqu’à ce que l’irritation disparaisse. Le traitement peut au besoin être interrompu pendant quelques jours.
Le patient doit éviter le contact de FINACEA avec la bouche, les yeux et d’autres muqueuses. En cas de contact avec les yeux, il doit se rincer les yeux à grande eau et consulter un médecin si l’irritation des yeux persiste. Après l’application de FINACEA, une fois que la peau est sèche, des cosmétiques non médicamenteux ou qui ne contiennent pas de substances qui causent des éruptions acnéiformes peuvent être utilisés. Il faut dire au patient d’éviter les boissons et aliments forts ou épicés, les aliments et boissons chauds, ainsi que les boissons alcoolisées.
4.5 Dose oubliée
Si vous avez oublié de prendre une dose de ce médicament, sautez la dose oubliée et prenez la prochaine dose prévue. Ne prenez pas deux doses en même temps.
5 Surdose
FINACEA (gel d’acide azélaïque) est pour utilisation cutanée seulement. En cas d’irritation locale marquée causée par l’application d’une quantité excessive de gel, il faut dire au patient d’appliquer temporairement le médicament moins souvent ou d’interrompre le traitement jusqu’à la disparition des signes et symptômes (voir la section 7, « Mises en garde et précautions »).
Selon des études de toxicologie aiguë sur des animaux de laboratoire, l’ingestion de grandes quantités du médicament ne semble pas causer d’intoxication aiguë.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 — Formes posologiques, teneur et composition
Description
FINACEA (gel d’acide azélaïque) est présenté en tubes de 5 g et 50 g. aLe tube en aluminium est blanc et muni d’un opercule et d’une capsule à vis en polyéthylène haute densité; sa paroi interne est recouverte de résine époxyde.
Un gramme de FINACEA contient 0,15 g d’acide azélaïque (15 % p/p), le principe actif, dans un gel aqueux (excipient) qui contient acide benzoïque (agent de conservation), EDTA de disodium, a Tous les formats ne sont pas nécessairement disponibles au Canada.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Topique | gel à 15 % p/p | Acide benzoïque, EDTA de disodium, lécithine, triglycérides à chaîne moyenne, acide polyacrylique, polysorbate 80, propylèneglycol, eau purifiée et hydroxyde de sodium | ||
lécithine, triglycérides à chaîne moyenne, acide polyacrylique, polysorbate 80, propylèneglycol, eau purifiée et hydroxyde de sodium pour ajuster le pH.
7 Mises en garde et précautions
Généralités
FINACEA (gel d’acide azélaïque) ne doit être utilisé que selon les directives d’un médecin.
FINACEA est à usage dermatologique seulement et non à usage ophtalmique, oral, rectal ou intravaginal.
Pouvoir carcinogène et mutagène
Aucune étude expérimentale à long terme sur l’animal n’a été menée pour évaluer le pouvoir carcinogène du gel FINACEA. L’acide azélaïque n’a pas eu d’effets mutagènes ni clastogènes au cours d’une batterie de tests de génotoxicité in vitro (test de Ames, test HGPRT sur cellules V79 [fibroblastes pulmonaires de hamster chinois] et test des aberrations chromosomiques sur des lymphocytes humains) et in vivo (test de létalité dominante et test du micronoyau chez la souris).
Au cours d’une étude de 26 semaines sur le pouvoir carcinogène cutané chez des souris transgéniques Tg.AC des deux sexes, FINACEA et l’excipient en gel ont accru le nombre de papillomes chez les souris mâles après deux applications par jour sur la zone traitée. On n’a pas observé cet effet après une seule application chez les souris des deux sexes. Cet effet pourrait être associé à l’application de l’excipient. On n’est pas certain de la portée clinique chez l’humain de ces observations faites chez l’animal (voir la section 16, « Toxicologie non clinique »).
L’administration d’acide azélaïque par voie orale à des doses de jusqu’à 2 500 mg/kg/jour [162 fois la dose maximum recommandée chez l’humain selon la surface corporelle] a été sans effet sur la fertilité et la performance de reproduction de rats des deux sexes.
Conduite et utilisation de machines
FINACEA (gel d’acide azélaïque) n’a pas d’effet sur la capacité de conduire ou d’utiliser des machines.
Peau
FINACEA contient de l’acide benzoïque et du propylèneglycol, substances qui peuvent causer une légère irritation cutanée et cutanéo-muqueuse. Il faut dire aux patients d’éviter le contact avec les yeux, la bouche et les autres muqueuses. En cas de contact accidentel, les yeux, la bouche et/ou les muqueuses doivent être rincés à grande eau. Si l’irritation des yeux persiste, le patient doit consulter un médecin.
Si une irritation locale marquée survient, il faut dire au patient d’utiliser le médicament moins souvent pendant un certain temps ou de cesser de l’utiliser pendant quelques jours. En cas de sensibilisation ou de grave irritation persistante, il faut abandonner le traitement par FINACEA et prendre les mesures thérapeutiques voulues.
Des cas isolés d’hypopigmentation ont été signalés chez des personnes qui avaient utilisé l’acide azélaïque. Comme l’acide azélaïque n’a pas été bien étudié chez les patients ayant le teint foncé, il faut être à l’affût des signes précoces d’hypopigmentation chez eux.
7.1 Populations particulières
7.1.1 Grossesse
On n’a pas mené d’études convenables et bien contrôlées chez des femmes enceintes. Le gel FINACEA ne doit donc être utilisé pendant la grossesse que si les avantages possibles l’emportent sur les risques pour le fœtus.
On n’a pas mené d’études sur les effets de l’application dermique du gel d’acide azélaïque à 15 % sur le développement embryofœtal. Des études sur l’effet sur le développement embryofœtal de l’administration par voie orale d’acide azélaïque à des rates, des lapines et des macaques de Buffon pendant l’organogenèse ont mis en évidence une embryotoxicité à des doses auxquelles on observait une certaine toxicité maternelle. On n’a pas observé d’effets tératogènes. La dose sans effet nocif observé (DSENO) sur le développement embryofœtal a été de 32 fois la dose maximale recommandée chez l’humain (DMRH) selon la surface corporelle chez le rat, de 6,5 fois la DMRH selon la surface corporelle chez le lapin et de 19 fois la DMRH selon la surface corporelle chez le singe.
Au cours d’une étude sur le développement péri- et postnatal chez le rat, l’administration par voie orale d’acide azélaïque du 15e jour de la gestation au 21e jour après la mise à bas a légèrement perturbé le développement postnatal des petits à des doses ayant produit une certaine toxicité maternelle. La DSENO a été de trois fois la DMRH selon la surface corporelle. On n’a pas observé d’effets sur la maturation sexuelle des petits au cours de cette étude
(voir la section 16, « Toxicologie non clinique »).
7.1.2 Allaitement
La dialyse à l’équilibre a été utilisée pour évaluer in vitro le passage du médicament dans le lait maternel. À une concentration d’acide azélaïque de 25 μg/mL, le coefficient de distribution lait/plasma était de 0,7 et le coefficient de distribution lait/tampon était de 1,0, ce qui indique qu’il se peut que le médicament passe dans le lait maternel. Comme moins de 4 % de la dose appliquée sur la peau est absorbée par voie générale, on ne croit pas que l’acide azélaïque qui passe dans le lait maternel modifie de façon significative la concentration initiale d’acide azélaïque dans le lait. La prudence est toutefois de rigueur quand FINACEA est prescrit à une femme qui allaite.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de FINACEA dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir la section 1, « Indications »).
7.1.4 Personnes âgées
Comme trop peu de sujets âgés de 65 ans et plus ont participé aux études cliniques sur FINACEA, on ne peut déterminer si la réponse au traitement est différente chez eux et chez les sujets plus jeunes (voir la section 1, « Indications »).
8 Réactions indésirables
8.1 Aperçu des réactions indésirables
Une irritation cutanée locale (surtout sensation de brûlure ou démangeaisons, parfois rougeur et desquamation) peut survenir, habituellement au début du traitement par FINACEA (gel d’acide azélaïque). Dans la majorité des cas, les symptômes d’irritation sont légers et s’atténuent pendant le traitement. Dans de très rares cas, l’acide azélaïque ou un des ingrédients non médicinaux peut causer des réactions cutanées allergiques (p. ex. rash)
(voir la section 2, « Contre-indications »).
8.2 Réactions indésirables au médicament au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, la fréquence des réactions indésirables au cours des essais cliniques peut ne pas refléter la fréquence des réactions indésirables en pratique clinique et ne doit pas être comparée à la fréquence observée au cours des essais cliniques sur un autre médicament. Les renseignements sur les réactions indésirables aux médicaments qui viennent d’essais cliniques sont utiles pour cerner les effets indésirables liés aux médicaments et pour évaluer leur fréquence.
Au cours d’essais clés (deux essais cliniques de 12 semaines contrôlés par excipient; n = 664), l’innocuité a été surveillée chez les 333 patients qui avaient utilisé FINACEA et les 331 patients qui avaient utilisé l’excipient en gel.
Tableau 2 — Effets indésirables cutanés survenus chez au moins 1 % des sujets atteints d’acné rosacée lors de deux essais cliniques, en fonction du groupe de traitement et de l’intensité maximum*
| Effets cutanés | FINACEA | Excipient | ||||||||
| n = 333 | n = 331 | |||||||||
| (100 %) | (100 %) | |||||||||
légers n = 86 (26 %) | modérés n = 44 (13 %) | graves n = 20 (6 %) | légers n = 49 (15 %) | modérés n = 27 (8 %) | graves n = 5 (2 %) | |||||
| sensation de brûlure ou de cuisson/picotements | 66 (20 %) | 30 (9 %) | 12 (4 %) | 8 (2 %) | 6 (2 %) | 2 (1 %) | ||||
| prurit | 24 (7 %) | 14 (4 %) | 3 (1 %) | 9 (3 %) | 6 (2 %) | 0 (0 %) | ||||
| desquamation/sécheresse de la peau/xérosis | 21 (6 %) | 8 (2 %) | 4 (1 %) | 33 (10 %) | 12 (4 %) | 1 (0 %) | ||||
| érythème/irritation | 6 (2 %) | 6 (2 %) | 1 (0 %) | 8 (2 %) | 4 (1 %) | 2 (1 %) | ||||
| œdème | 3 (1 %) | 2 (1 %) | 1 (0 %) | 3 (1 %) | 0 (0 %) | 0 (0 %) | ||||
| dermatite de contact | 2 (1 %) | 2 (1 %) | 0 (0 %) | 1 (0 %) | 0 (0 %) | 0 (0 %) | ||||
| acné | 2 (1 %) | 1 (0 %) | 0 (0 %) | 1 (0 %) | 0 (0 %) | 0 (0 %) | ||||
| séborrhée | 2 (1 %) | 0 (0 %) | 0 (0 %) | 0 (0 %) | 0 (0 %) | 0 (0 %) | ||||
| photosensibilité | 1 (0 %) | 0 (0 %) | 0 (0 %) | 3 (1 %) | 1 (0 %) | 1 (0 %) | ||||
| maladie de la peau | 1 (0 %) | 0 (0 %) | 0 (0 %) | 1 (0 %) | 2 (1 %) | 0 (0 %) | ||||
* Les sujets pouvaient avoir présenté plus d’un effet indésirable cutané; la somme des fréquences des divers effets indésirables peut donc être supérieure au nombre de sujets ayant présenté au moins un effet indésirable cutané.
Aucun cas de réaction phototoxique ou photo-allergique n’a été signalé au cours des études cliniques contrôlées et des études sur l’innocuité cutanée chez l’humain.
8.3 Réactions indésirables au médicament moins courantes au cours des essais cliniques (< 1 %)
- Appareil cardiovasculaire : vasodilatation
- Infections et infestations : poussée d’herpès labial récurrent, herpès et zona
- Appareil respiratoire : aggravation de l’asthme
- Peau : poussée d’acné, nævi, hirsutisme, vitiligo, petites taches dépigmentées, hypertrichose, rubéfaction (signe de kératose pilaire simple), mycose
8.5 Réactions indésirables au médicament signalées depuis la commercialisation
On a signalé les réactions indésirables supplémentaires suivantes après la commercialisation de FINACEA (fréquence inconnue) :
Hypersensibilité pouvant survenir avec au moins une des réactions indésirables suivantes :
œdème de Quincke, enflure des yeux, enflure du visage et dyspnée
- Urticaire
9 Interactions médicamenteuses
9.1 Aperçu des interactions médicamenteuses
Aucune étude bien structurée n’a été menée pour évaluer les interactions entre FINACEA (gel d’acide azélaïque) et d’autres médicaments.
Les sujets des essais cliniques clés ne pouvaient utiliser d’autres médicaments ayant un effet sur l’acné rosacée.
9.2 Interactions médicament-comportement
L’interaction de FINACEA (gel d’acide azélaïque) avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.3 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.4 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.5 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.6 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mécanisme d’action
La physiopathologie de l’acné rosacée n’est pas entièrement comprise, mais on s’entend de plus en plus pour dire que l’inflammation faisant intervenir l’augmentation de la concentration de plusieurs molécules effectrices pro-inflammatoires, telles que la kallikréine 5 et la cathélicidine, ainsi que d’espèces oxygénées réactives (EOR), est un processus central de cette maladie.
On a montré que l’acide azélaïque inhibait directement l’expression de la kallikréine 5 et de la cathélicidine dans trois modèles : in vitro (kératinocytes humains), peau de souris et peau du visage de patients atteints d’acné rosacée.
Ces propriétés anti-inflammatoires de l’acide azélaïque pourraient jouer un rôle dans le traitement de l’acné rosacée. On n’a pas encore entièrement démontré la portée clinique de ces constatations relatives à la kallikréine 5 et à la cathélicidine et leur impact sur la physiopathologie de l’acné rosacée au
cours d’une grande étude clinique, mais les études initiales sur la peau du visage humain semblent confirmer les constatations faites in vitro et chez la souris.
10.2 Pharmacodynamique
L’activité de l’acide azélaïque a été caractérisée d’antikératinisante et d’antibactérienne. Les mécanismes selon lesquels l’acide azélaïque entrave les événements pathogènes en présence d’acné rosacée sont inconnus, mais semblent comprendre un effet anti-inflammatoire. Les observations faites in vitro indiquent que l’acide azélaïque inhibe la production et/ou la libération d’espèces oxygénées réactives pro-inflammatoires par les polynucléaires neutrophiles. La portée clinique de cet effet in vitro est inconnue.
In vitro, l’acide azélaïque a exercé une action bactériostatique et bactéricide sur diverses bactéries aérobies et anaérobies, dont Propionibacterium acnes et Staphylococcus aureus. En présence d’acné simple, on sait que le nombre de bactéries de l’espèce P. acnes est élevé et quand le traitement antibactérien de l’acné réussit, ces bactéries sont moins nombreuses.
Les effets de l’acide azélaïque sur l’accumulation de substance kératineuse dans la région infundibulaire du follicule pilo-sébacé (le microcomédon) ont été évalués dans un modèle animal in vivo (formation de comédons produite par le tétradécane dans l’oreille du lapin). Une réduction statistiquement significative de l’hyperplasie de l’épithélium folliculaire (c.-à-d. de la taille des comédons) a été observée morphométriquement après l’application quotidienne d’une solution éthanolique contenant 20 % d’acide azélaïque ou après l’application quotidienne d’une crème d’acide azélaïque à 20 % pendant onze jours sur des oreilles de lapin traitées au préalable par le tétradécane. Aucun effet n’a été observé après l’application pendant onze jours consécutifs d’une solution éthanolique contenant 20 % d’acide pimélique, métabolite initial formé chez l’animal et l’humain par la bêta-oxydation.
Pour déterminer si l’acide azélaïque exerce un effet direct sur la glande sébacée, on a appliqué une solution éthanolique contenant 10 % d’acide azélaïque ou une crème contenant 20 % d’acide azélaïque sur l’oreille et l’organe du flanc de hamsters syriens dorés mâles intacts et de hamsters syriens dorés castrés recevant du propionate de testostérone. Après quatre mois d’application quotidienne, il n’y avait pas d’effets sur le profil des lipides dans le tissu des oreilles ni sur le cholestérol total, les triglycérides ou les acides gras dans le sérum.
En raison de la plus grande hydrosolubilité du sel disodique de l’acide azélaïque, on a utilisé l’azélaïnate de sodium pour étudier les effets de l’acide azélaïque sur le métabolisme intermédiaire et son profil pharmacologique général in vivo et in vitro.
Pour cerner les effets de l’acide azélaïque sur le métabolisme intermédiaire, on a administré par voie intraveineuse une dose unique de 1 000 mg/kg d’azélaïnate de sodium à des rats. Cette dose a produit des augmentations passagères (de 15 à 30 minutes après l’administration) de la concentration de lactate associées à des réductions des concentrations d’acides gras libres. Au cours d’une étude semblable chez des lapins ayant reçu par voie intraveineuse 100 mg/kg d’azélaïnate de sodium par jour pendant six jours consécutifs, la tolérance au glucose a été légèrement retardée, mais il n’y a pas eu d’effet sur la fonction hépatique, les concentrations de lactate, de pyruvate et de glucose dans le plasma, ni les concentrations d’urée et de créatinine dans le sérum.
Au cours d’études de pharmacologie générale sur l’azélaïnate de sodium, les effets neurotropes observés chez des rats qui avaient reçu une dose unique par voie intraveineuse ont été limités à des cas isolés de mydriase (400 mg/kg) et de légère réduction de l’activité locomotrice (800 mg/kg) selon le test d’Irwin. L’azélaïnate de sodium n’a pas eu d’effets chronotropes ni inotropes sur les contractions spontanées ou stimulées dans des préparations d’oreillettes isolées de cobayes à des concentrations atteignant 10-3 mol/L. Toutefois, une légère augmentation de la fréquence des contractions spontanées accompagnée
d’une légère réduction de la contractilité a été observée à la plus forte concentration évaluée (10-2 mol/L). L’azélaïnate de sodium n’a en outre pas eu d’effet sur les contractions stimulées dans le muscle papillaire isolé de cobayes à des concentrations semblables. Chez des rats conscients, l’administration d’azélaïnate de sodium par voie intraveineuse à des doses ascendantes de 10, 50 ou 250 mg/kg n’avait pas modifié la fréquence cardiaque ni la tension artérielle jusqu’à une heure après l’administration.
La fonction rénale de rats Wistar (contrôlée par l’élimination de Na+, K+ et Ca2+ ainsi que par le débit urinaire pendant une période de 20 heures) n’a pas été modifiée par l’administration par voie intraveineuse de doses uniques d’azélaïnate de sodium (de jusqu’à 1 000 mg/kg).
L’azélaïnate de sodium n’a pas eu d’effet clair sur des préparations de muscle lisse isolé de l’iléon, de la trachée ou de l’utérus de cobayes, sauf pour un effet stimulant modéré à la très forte concentration in vitro de 25 mg/mL.
10.3 Pharmacocinétique
Pour toutes les études sur l’absorption, la diffusion, le métabolisme et l’élimination, on s’est servi d’acide azélaïque marqué au carbone 14 (AAz[14C]). L’AAz[14C] contenait le 14C dans les deux groupes carboxyles et avait une activité spécifique de 4,136 GBq/mmol et une pureté radiochimique de plus de 97 %. L’AAz[14C] a été dilué avec de l’acide azélaïque non radiomarqué pour obtenir l’activité spécifique utilisée dans chaque expérience. La radioactivité a été mesurée par scintillation en milieu liquide avec surveillance de l’extinction de fluorescence et correction par la méthode du rapport standard externe. Les méthodes bioanalytiques utilisées pour la mesure de l’élimination du médicament sous forme inchangée et de ses métabolites ont été la chromatographie en phase liquide à haute résolution avec détection radiochimique et la chromatographie en phase liquide/spectrométrie de masse/spectrométrie de masse (LC/MS/MS).
Comme l’acide azélaïque est un acide dicarboxylique à chaîne droite, on croit qu’il est principalement éliminé par biotransformation. L’acide azélaïque absorbé par voie générale est métabolisé par bêta-oxydation en acides dicarboxyliques à chaînes droites plus courtes (c.-à-d. acides pimélique et glutarique), le malonylcoenzyme A et l’acétylcoenzyme A. L’acétate libéré est intégré dans le cycle de Krebs en vue de la production d’énergie ou utilisé pour la synthèse de lipides. Par conséquent, au cours de ces études, le carbone 14 expiré (14CO2) témoignait du catabolisme de l’acétate libéré.
Les études sur l’absorption, la diffusion, le métabolisme et l’élimination de l’AAz[14C] ont porté sur les mêmes espèces que les études de toxicologie (rat, lapin, chien et singe). Pour chaque espèce, les voies d’administration orale (intragastrique) et intraveineuse ont été utilisées pour étudier l’absorption et la biodisponibilité systémique en suivant l’évolution dans le temps des concentrations plasmatiques, la diffusion dans les organes et tissus, ainsi que les voies et vitesse d’élimination.
L’AAz[14C] a été presque totalement absorbé chez les rats, les lapins, les chiens et les singes qui avaient reçu par voie intragastrique une dose unique d’une suspension microcristalline (1 000 mg/kg chez les rats, 500 mg/kg chez les lapins, 100 mg/kg chez les chiens et 150 mg/kg chez les singes) semblable à celle utilisée pour les études de toxicologie. Dans toutes les espèces, le carbone 14 a surtout été éliminé dans l’urine.
Après l’administration par voie intragastrique d’une dose unique de 500 mg/kg à des lapines non gravides et de 400 mg/kg à des lapines gravides, le carbone 14 a surtout été éliminé dans l’urine (49 % et 47 %, respectivement); dans les fèces, il n’y avait que des traces de radioactivité (1,5 % et environ 0,5 %, respectivement). Bien que seulement des traces de la radioactivité administrée aient traversé la barrière placentaire, les quantités relatives de radioactivité dans le fœtus et le foie du fœtus ont été semblables à celles retrouvées chez les mères, ce qui indique qu’il n’y a pas d’accumulation de l’acide azélaïque et de ses métabolites dans le fœtus.
Après l’administration par voie intraveineuse d’une dose unique de 10 mg/kg d’AAz[14C], le carbone 14 a
rapidement diffusé dans l’ensemble des tissus des rats. De fortes concentrations de radioactivité ont été retrouvées dans le rein (principal organe d’élimination) et le foie, et des traces de radioactivité ont semblé traverser la barrière hémato-encéphalique (cerveau, moelle spinale). Aucune radioactivité n’a été décelée dans les fœtus de rates qui avaient reçu par voie intraveineuse une dose unique de 10 mg/kg d’AAz[14C]. Il n’y a pas eu de différences quant au schéma de diffusion entre des rats albinos et des rats pigmentés. Le carbone 14 a rapidement été éliminé (dans les 24 heures suivant l’injection), surtout dans l’urine (64 %) et dans l’air expiré (18 %). Seules des traces de radioactivité (1,5 %) étaient présentes dans les fèces.
De la même façon, chez des lapins ayant reçu par voie intraveineuse une dose unique de 10 mg/kg d’AAz[14C], le carbone 14 a été rapidement éliminé, surtout dans l’urine (de 53 % à 65 %) et dans l’air expiré (19 %); seules des traces ont été retrouvées dans les fèces (0,7 %). Chez des chiens ayant reçu la même dose par voie intraveineuse, 64 % du carbone 14 a été éliminé dans l’urine et 0,6 % a été éliminé dans les fèces. Des quantités à peu près égales de carbone 14 ont été éliminées dans l’urine et l’air expiré chez des macaques de Buffon après l’administration par voie intraveineuse d’une dose unique de 10 mg/kg d’AAz[14C], ce qui donne à penser que l’acide azélaïque pourrait être davantage métabolisé chez les singes que chez d’autres animaux.
Pour évaluer les effets de l’acide azélaïque chez les animaux après l’application topique, des études sur l’absorption percutanée de la crème d’acide azélaïque à 20 % et du gel d’acide azélaïque à 15 % ont été menées in vitro chez des souris et in vivo chez des rats et des chiens.
Dans un modèle de pénétration cutanée in vitro utilisant de la peau de souris chauve, la fraction de la dose absorbée par la peau a été supérieure avec le gel (de 6 % à 25 %) qu’avec la crème (3 %), même si le flux percutané moyen à l’état d’équilibre de l’AAz[14C] était supérieur avec la crème (8,9 μg/cm2/h) qu’avec le gel (de 2,8 à 4,4 μg/cm2/h), ce qui donne à penser qu’avec le gel, la charge systémique pourrait être plus faible et la concentration de médicament dans la peau vivante pourrait être plus élevée qu’avec la crème. Chez des rats et des chiens, l’absorption percutanée in vivo de la crème d’acide azélaïque a été comparée à celle du gel d’acide azélaïque Chez les rats, à la plus forte dose (300 mg/kg), l’absorption de la crème a été près de deux fois plus élevée que celle du gel (2,4 % et 1,3 %, respectivement). Chez les chiens, après une seule application dermique de crème à 20 % à raison de 34 mg/kg ou de 150 mg/kg, l’absorption percutanée a été de 0,24 % et 1,16 %, respectivement. Après une seule application dermique de gel chez des chiens à raison de 15 mg/kg ou 150 mg/kg, l’absorption percutanée a été de 3,83 % et 0,43 %, respectivement, ce qui correspond à des flux percutanés pratiquement identiques de 1,2 à 1,3 g/cm²/h d’acide azélaïque. Comme la zone traitée était toujours la même, pour multiplier la dose par dix, on a augmenté l’épaisseur de la couche de médicament appliquée sur la peau. Le flux percutané était constant, indépendamment de la dose appliquée, ce qui indique que seule la couche la plus proximale du gel était absorbée par la peau. De plus, dans les deux espèces, le flux percutané quotidien moyen a été de deux à quatre fois plus grand avec la crème à 20 % qu’avec le gel à 15 %, ce qui laisse croire que le passage de l’acide azélaïque à travers la couche cutanée in vivo était supérieur avec la crème. Les données obtenues après une seule application topique de crème ou de gel indiquent qu’indépendamment de la dose, l’absorption percutanée de l’acide azélaïque était faible tant chez les rats que chez les chiens.
Absorption
La concentration plasmatique endogène (20 à 80 ng/mL) et l’élimination urinaire quotidienne (4 à 28 mg) de l’acide azélaïque dépendent grandement de l’alimentation. L’absorption percutanée de l’acide azélaïque après l’application topique du gel à 15 % est inconnue. Après l’application topique de la crème d’acide azélaïque à 20 %, environ 4 % de l’acide azélaïque est absorbé par voie générale. Il n’y a pas eu de différence entre le gel d’acide azélaïque à 15 % et la crème d’acide azélaïque à 20 % pour ce
qui est de l’élimination urinaire de l’acide azélaïque chez des patients présentant une acné du visage traitée pendant huit semaines. Par ailleurs, les concentrations plasmatiques d’acide azélaïque chez des patients atteints d’acné rosacée traités par le gel FINACEA deux fois par jour pendant au moins huit semaines sont à l’intérieur des concentrations plasmatiques endogènes d’acide azélaïque, ce qui indique que FINACEA ne produit pas des concentrations plasmatiques d’acide azélaïque supérieures à celles produites par les aliments et le métabolisme endogène.
Métabolisme
L’acide azélaïque est un composant alimentaire (retrouvé dans les céréales entières et les produits d’origine animale) et peut être formé par l’organisme à partir d’acides dicarboxyliques à chaîne longue, du métabolisme de l’acide oléique et de la bêta-oxydation des acides monocarboxyliques. Le métabolisme cutané est négligeable après l’application topique.
Élimination
L’acide azélaïque est surtout éliminé sous forme inchangée dans l’urine, mais une certaine bêta-oxydation le transforme en acides dicarboxyliques à chaîne plus courte. Les demi-vies observées chez des sujets en santé sont d’environ 45 minutes après la prise par voie orale et 12 heures après l’application topique de la crème, ce qui indique que la cinétique de l’absorption percutanée est limitée par la vitesse d’absorption.
11 Conservation, stabilité et mise au rebut
Conserver à température ambiante (entre 15 et 30 °C).
12 Instructions particulières de manipulation du produit
Garder hors de la portée des enfants avant et après l’utilisation.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
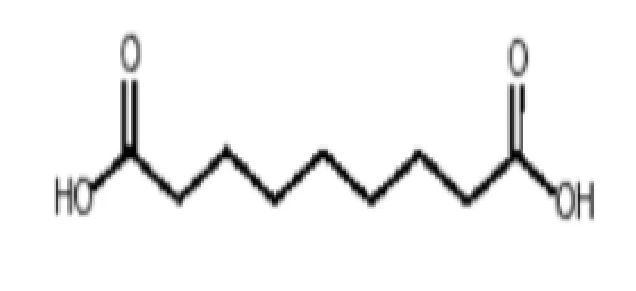
Dénomination commune de la substance médicamenteuse : acide azélaïque
Nom chimique : acide nonanedioïque (UICPA)
acide 1,9-nonanedioïque (CAS)
Formule moléculaire et masse moléculaire : C9H16O4
188,22
Structure (pour les produits biologiques)/formule développée :
Propriétés physicochimiques : Forme physique : poudre cristalline blanche
Point de fusion : 105 à 110 °C
14 Essais cliniques
14.1 Essais cliniques par indication
Traitement de la rosacée papulopustuleuse.
Tableau 3 — Résumé des données démographiques des patients dans les études cliniques sur l’acné rosacée
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âges (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| 1 | Essai multicentrique à double insu, en groupes parallèles et avec répartition aléatoire et contrôle par excipient | 0,5 g (environ 2,5 cm de gel) appliqué deux fois par jour sur tout le visage topique 12 semaines | Finacea : 164 Excipient : 165 | 21 à 84 ans (48,0) 24 à 77 ans (49,2) | 40 H, 124 F 45 H, 120 F | ||
| 2 | Essai multicentrique à double insu, en groupes parallèles et avec répartition aléatoire et contrôle par excipient | 0,5 g (environ 2,5 cm de gel) appliqué deux fois par jour sur tout le visage topique 12 semaines | Finacea : 169 Excipient : 166 | 24 à 86 ans (47,6) 23 à 78 ans (47,0) | 48 H, 121 F 46 H, 120 F |
L’efficacité du traitement par FINACEA de la rosacée papulopustuleuse a été évaluée au cours de deux essais clés auxquels un total de 664 patients ont participé. Les deux essais étaient multicentriques, à double insu et contrôlés par excipient, comportaient une répartition aléatoire et ont été menés selon des protocoles identiques. Les critères d’inclusion initiaux comprenaient acné rosacée modérée avec 10 à 50 papules et pustules inflammatoires, érythème persistant et télangiectasies. Les sujets qui n’avaient ni papules ni pustules, qui présentaient des nodules ou un rhinophyma, dont la maladie touchait les yeux ou qui avaient des antécédents d’hypersensibilité aux ingrédients du médicament à l’étude ne pouvaient participer aux essais. FINACEA ou son excipient devait être appliqué deux fois par jour pendant 12 semaines; aucun autre médicament topique ou à action générale modifiant le cours de l’acné rosacée et/ou l’évaluabilité ne pouvait être utilisé au cours des essais. Les sujets des essais devaient éviter les boissons et aliments forts ou épicés ainsi que les boissons alcoolisées et n’utiliser pour le visage que des savons très doux ou des solutions nettoyantes sans savon.
Les principaux critères d’évaluation de l’efficacité étaient les suivants : 1) changement par rapport au départ du nombre de lésions inflammatoires et 2) succès du traitement défini comme un score correspondant à « guérison » ou « minime » sur l’échelle d’évaluation globale de l’investigateur avec une réduction du score d’au moins deux points par rapport au départ.
Guérison : pas de papules ni de pustules; pas d’érythème résiduel; pas de télangiectasies ou télangiectasies légères ou modérées.
Minime : rares papules et/ou pustules; érythème résiduel ou léger; télangiectasies légères ou modérées.
Légère : quelques papules et/ou pustules; léger érythème; télangiectasies légères ou modérées.
Légère ou modérée : nombre moyen de papules et/ou pustules; télangiectasies légères ou modérées.
Modérée : assez grand nombre de papules et/ou pustules; érythème modéré; télangiectasies légères ou modérées.
Modérée ou grave : nombreuses papules et/ou pustules, parfois accompagnées d’importantes lésions enflammées; érythème modéré; télangiectasies modérées.
Grave : très nombreuses papules et/ou pustules, parfois accompagnées de lésions confluentes enflammées; érythème modéré ou grave; télangiectasies modérées ou graves.
La principale évaluation de l’efficacité a été faite dans la population en intention de traiter avec report de la dernière observation (RDO).
Au cours des deux essais, il y avait à la fin du traitement une différence statistiquement significative en faveur du gel FINACEA par rapport à son excipient pour ce qui est de la réduction du nombre de papules et pustules inflammatoires associées à l’acné rosacée ainsi que du succès selon l’échelle d’évaluation de l’investigateur dans la population en intention de traiter, selon le RDO.
Tableau 4 — Résultats des paramètres clés dans les études 1 et 2
| Étude | Paramètres primaires | FINACEA | Excipient |
| Étude 1 | N = 164 | N = 165 | |
| Papules et pustules inflammatoires (population IT)1 | |||
Nombre moyen de lésions Départ Fin du traitement1 | 17,5 6,8* | 17,6 10,5 | |
| Pourcentage moyen de réduction Fin du traitement1 | 58,1 %+ | 40,2 % | |
| Évaluation globale du traitement par l’investigateur à la fin du traitement1 | |||
| Guérison, acné rosacée minime ou acné rosacée légère à la fin du traitement (% des patients) | 61 %* | 40 % | |
| Étude 2 | N = 169 | N = 166 | |
Papules et pustules inflammatoires (population IT)1 | |||
Nombre moyen de lésions Départ Fin du traitement1 | 17,8 8,7$ | 18,5 11,8 | |
| Pourcentage moyen de réduction Fin du traitement1 | 50,7 %++ | 38,7 % | |
| Évaluation globale du traitement par l’investigateur à la fin du traitement1 | |||
| Succès du traitement (guérison, acné rosacée minime ou acné rosacée légère) à la fin du traitement (% des patients) | 62 %# | 48 % | |
1 Population en intention de traiter avec report de la dernière observation (RDO) * différences statistiquement significatives entre FINACEA et l’excipient, p < 0,0001 + différences statistiquement significatives entre FINACEA et l’excipient, p = 0,0001 $ différences statistiquement significatives entre FINACEA et l’excipient, p = 0,0144 ++ différences statistiquement significatives entre FINACEA et l’excipient, p = 0,0208 # différences statistiquement significatives entre FINACEA et l’excipient, p = 0,0127
FINACEA a été significativement plus efficace que son excipient pour réduire le nombre de papules et pustules inflammatoires associées à l’acné rosacée. Des différences significatives entre les traitements étaient manifestes après quatre semaines; à la fin du traitement (à la dernière consultation), FINACEA avait réduit en moyenne de 50,7 % et 58,1 % le nombre de lésions inflammatoires.
Les effets indésirables ont été surveillés chez les patients ayant utilisé FINACEA au cours des essais cliniques. Les effets indésirables apparus sous traitement et ayant un lien de causalité avec FINACEA ont surtout touché la peau. Les effets indésirables cutanés les plus courants de FINACEA, survenus chez plus de 10 % des patients, ont été sensation de brûlure (21 %), démangeaisons (12 %) et sensation de cuisson (12 %). Les effets survenus chez 1 à 10 % des patients ont été sécheresse de la peau (9 %) et rash (4 %). Les autres effets indésirables cutanés liés au traitement signalés chez moins de 1 % des patients pendant le traitement par FINACEA ont été poussée d’acné, dermatite de contact et œdème du visage. Des cas isolés d’hirsutisme ont été signalés avec FINACEA et l’excipient, mais leur lien avec le médicament semble peu probable. La majorité des effets indésirables ont été légers ou modérés. Aucune phototoxicité ni photo-allergénicité n’a été signalée au cours des essais.
16 Toxicologie non clinique
Toxicologie générale
L’administration par voie orale de doses uniques d’acide azélaïque sous forme de suspension microcristalline a révélé que les doses létales minimales étaient de 3 750 mg/kg chez des souris mâles et de 5 000 mg/kg chez des souris femelles et des rats mâles. Avec l’administration par voie intrapéritonéale, les doses létales minimales ont été de 400 mg/kg chez des rats mâles et de 500 mg/kg chez des souris des deux sexes. Aucun des rats mâles n’est mort après avoir reçu par voie intrapéritonéale jusqu’à 1 000 mg/kg d’azélaïnate de sodium. Les principaux signes cliniques ont été apathie, troubles de la démarche, décubitus ventral (animal conscient), fermeture des paupières, distension abdominale (souris, voie intrapéritonéale), poils ébouriffés (souris et rats, voie intrapéritonéale), respiration accélérée (rats, voie orale), perte de conscience et tremblements (rats, voie intrapéritonéale). Des animaux sont morts de 30 minutes à sept jours après l’administration par voie intrapéritonéale et de 1,5 à 3 jours après l’administration par voie orale.
Chez les chiens, des doses d’acide azélaïque de 250 mg/kg et plus administrées par voie orale sous forme de capsules ont produit des vomissements. On a déterminé que l’estomac et l’intestin grêle étaient les organes cibles après l’administration par voie intrapéritonéale de fortes doses d’acide azélaïque à des souris et des rats.
On n’a pas observé de signes directs de toxicité liés au composé après l’administration répétée par voie orale d’une suspension microcristalline d’acide azélaïque à des rats (1 500 mg/kg/jour pendant quatre semaines ou 100 et 1 000 mg/kg/jour pendant six mois) et à des singes (250 mg/kg/jour pendant quatre semaines). Au cours de l’étude de quatre semaines sur le rat, la mort de 15 des 20 rats qui avaient reçu la dose de 5 000 mg/kg (dose réduite à 3 000 mg/kg à partir du troisième jour) a été attribuée à la quantité de substance administrée (dont témoignaient la surdistension de l’estomac, l’atélectasie pulmonaire par obstruction et/ou la pneumonie par aspiration).
L’acide azélaïque n’a pas été un allergène de contact selon un test de maximisation mené sur des cobayes.
La légère irritation observée chez le chien était conforme aux résultats d’une étude au cours de laquelle la tolérance cutanée de 28 applications quotidiennes de 250 mg de crème d’acide azélaïque à 20 % sur des zones intactes et scarifiées de la peau de lapins albinos (5 h/jour, sans occlusion) avait été comparée à celle de 28 applications quotidiennes de quantités semblables de trétinoïne et de peroxyde de benzoyle. L’examen histologique a mis en évidence de légères réactions d’incompatibilité avec la crème d’acide azélaïque à 20 % et le peroxyde de benzoyle et des réactions d’incompatibilité plus marquées après des applications répétées de trétinoïne. De la même façon, une seule application ou des
applications répétées de gel d’acide azélaïque à 15 % ou d’un gel placebo sur des zones intactes de la peau de lapins albinos a produit de légères réactions d’incompatibilité.
Au cours d’études de tolérance oculaire menées sur des lapins, on a surtout observé une irritation oculaire modérée ou grave après l’application d’une crème d’acide azélaïque à 20 % ne contenant pas d’agent de conservation. On a considéré que cette irritation était surtout attribuable à l’acide azélaïque, car l’excipient seul n’a causé qu’une légère irritation. L’administration dans l’œil d’une dose unique de crème d’acide azélaïque à 20 % chez le singe a provoqué une douleur immédiate qui a disparu une fois l’œil rincé à l’eau.
Génotoxicité
L’acide azélaïque n’a pas provoqué de mutation des gènes dans les bactéries ni les cellules somatiques de mammifères in vitro, indépendamment de la présence ou de l’absence d’un système de métabolisation extrinsèque. L’acide azélaïque n’a pas été clastogène dans des lymphocytes humains in vitro, indépendamment de la présence ou de l’absence d’un système de métabolisation extrinsèque, et n’a pas été mutagène in vivo au cours du test de létalité dominante et du test du micronoyau chez la souris.
Cancérogénicité
On n’a pas mené d’études sur l’administration à long terme par voie générale chez l’animal pour évaluer le pouvoir carcinogène de l’acide azélaïque. Au cours d’une étude de 26 semaines sur le pouvoir carcinogène cutané chez des souris transgéniques Tg.AC, l’application du gel FINACEA et de l’excipient du gel une ou deux fois par jour n’a pas accru le nombre de souris Tg.AC femelles présentant des papillomes sur la zone traitée. Il n’y a pas eu d’augmentation statistiquement significative du nombre de souris Tg.AC mâles présentant des papillomes sur la zone traitée après l’application une fois par jour. L’application deux fois par jour du gel FINACEA et de l’excipient du gel a, par rapport à l’absence de traitement, produit une augmentation statistiquement significative du nombre de souris mâles présentant des papillomes sur la zone traitée, ce qui donne à penser que l’effet positif pourrait être associé à l’application de l’excipient. On n’est pas certain de la portée clinique chez l’humain de ces observations faites chez l’animal.
Toxicologie pour la reproduction et le développement
L’administration quotidienne par voie intragastrique de suspensions microcristallines d’acide azélaïque à des doses de jusqu’à 2 500 mg/kg/jour n’a pas altéré la fertilité ni la performance de reproduction de rats des deux sexes ni de leurs petits non traités. Aucun pouvoir tératogène n’a été observé après l’administration par voie orale de suspensions microcristallines d’acide azélaïque à des doses de 50 à 2 500 mg/kg/jour à des rates inséminées ou de 50 à 500 mg/kg/jour à des lapines et des guenons gravides. Des effets embryolétaux n’ont été observés qu’après l’administration de fortes doses (2 500 mg/kg/jour chez les rates, 150 mg/kg/jour chez les lapines et 500 mg/kg/jour chez les guenons). Il y a eu une légère altération du développement postnatal des rats dont la mère avait reçu par voie orale des doses toxiques (500 et 2 500 mg/kg/jour) des suspensions microcristallines d’acide azélaïque (augmentation de la mortalité et perte de poids). De plus, l’indice de viabilité a été légèrement réduit chez les animaux de la génération F1. Le développement des organes génitaux, dont la distance anogénitale, n’a pas été altéré chez les petits de rates qui avaient reçu 2 500 mg/kg/jour pendant la gestation et la lactation ou tard pendant la gestation et la lactation.
Des études sur l’effet sur le développement embryofœtal de l’administration par voie orale d’acide azélaïque à des rates, des lapines et des macaques de Buffon pendant l’organogenèse ont mis en évidence une embryotoxicité à des doses auxquelles on observait une certaine toxicité maternelle. On n’a pas observé d’effets tératogènes. La dose sans effet nocif observé (DSENO) sur le développement embryofœtal a été de 32 fois la dose maximale recommandée chez l’humain (DMRH) selon la surface corporelle chez le rat, de 6,5 fois la DMRH selon la surface corporelle chez le lapin et de 19 fois la DMRH selon la surface corporelle chez le singe.
Au cours d’une étude sur le développement péri- et postnatal chez le rat, l’administration par voie orale d’acide azélaïque du 15e jour de la gestation au 21e jour après la mise bas a légèrement perturbé le développement postnatal des petits à des doses ayant produit une certaine toxicité maternelle. La DSENO a été de trois fois la DMRH selon la surface corporelle. On n’a pas observé d’effets sur la maturation sexuelle des petits au cours de cette étude.
Toxicologie particulière (études spéciales de tolérance chez l’humain)
Des tests menés auprès de volontaires en santé et ayant porté sur l’utilisation exagérée de FINACEA (applications répétées sous occlusion et/ou sur une peau lésée) ont révélé que le médicament avait un certain pouvoir irritant.
Au cours d’études de sensibilisation, une utilisation exagérée semblable n’a pas mis en évidence de pouvoir sensibilisant chez 253 sujets dont la peau était saine.
Aucun signe de photosensibilisation (33 sujets en santé) ni de phototoxicité (12 sujets en santé) n’a été observé. De plus, FINACEA ne semble pas absorber la lumière ultraviolette.
Les divers tests ont donné des résultats semblables pour ce qui est de la nature des effets indésirables et de l’absence de réactions graves. Aucun effet indésirable intéressant l’organisme entier n’a été jugé lié au médicament. Tous les effets indésirables liés au médicament ont été cutanés et de gravité faible ou modérée. La fréquence des effets indésirables cutanés a été différente au cours des études spéciales de tolérance menées chez l’humain, très probablement en raison des modes d’application différents (applications répétées et prolongées sous occlusion par rapport à applications sur une peau lésée). De plus, la fréquence et la gravité des effets indésirables découlent de l’utilisation exagérée et non de l’utilisation clinique prévue, qui est de deux applications par jour.