


Monographie de produit - Fruzaqla
1 INDICATIONS
FRUZAQLA (capsules de fruquintinib) est indiqué pour le traitement des patients adultes atteints d’un cancer colorectal métastatique (CCRm) qui ont préalablement reçu les traitements standard existants, y compris les chimiothérapies à base de fluoropyrimidine, d’oxaliplatine et d’irinotécan, les agents anti-VEGF, les agents anti-EGFR (en présence du gène RAS de type sauvage) et l’association trifluridine-tipiracil ou le régorafénib, ou qui ne sont pas de bons candidats pour ces traitements.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune différence globale n’a été observée en ce qui concerne l’innocuité et l’efficacité de FRUZAQLA chez les patients âgés comparativement aux patients plus jeunes.
2 CONTRE-INDICATIONS
FRUZAQLA est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le traitement par FRUZAQLA doit être instauré par un médecin ayant de l’expérience dans l’emploi de médicaments anticancéreux.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de FRUZAQLA est de 5 mg (une capsule de 5 mg) administrés par voie orale une fois par jour, à peu près à la même heure, pendant 21 jours consécutifs, suivis d’une période de repos de 7 jours, soit un cycle complet de 28 jours.
Le traitement par FRUZAQLA doit être poursuivi jusqu’à confirmation de la progression de la maladie ou jusqu’à l’apparition d’une toxicité intolérable.
Modifications posologiques en cas d’effets indésirables
Le traitement par FRUZAQLA doit être arrêté définitivement si le patient ne tolère pas une dose de 3 mg une fois par jour. Le tableau 1 présente le schéma recommandé de réduction de la dose en cas d’effets indésirables.
Tableau 1 – Schéma recommandé de réduction de la dose de FRUZAQLA
| Schéma de réduction de dose | Schéma posologique | Nombre de capsules et teneur |
| Première réduction de la dose | 4 mg une fois par jour | Quatre capsules de 1 mg une fois par jour |
| Deuxième réduction de la dose | 3 mg une fois par jour | Trois capsules de 1 mg une fois par jour |
Le tableau 2 présente les modifications posologiques recommandées en cas d’effets indésirables.
Tableau 2 – Modifications posologiques recommandées pour FRUZAQLA en cas d’effets indésirables
| Effet indésirable | Gravité1 | Modification du traitement |
| Hypertension | Grade 3 |
|
| Grade 4 | Cesser définitivement le traitement. | |
| Hémorragies | Grade 2 |
|
| Grade ≥ 3 | Cesser définitivement le traitement. | |
| Protéinurie | ≥ 2 g/24 heures |
|
| Cesser définitivement le traitement en présence d’un syndrome néphrotique. | ||
Résultats anormaux aux épreuves de la fonction hépatique | Taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) supérieur à 3 fois la limite supérieure de la normale (LSN) ou taux de bilirubine supérieur à 1,5 fois la LSN |
|
| Taux d’ALT ou d’AST supérieur à 3 fois la LSN et taux de bilirubine totale concomitant supérieur à 2 fois la LSN (en l’absence d’autres causes) | Cesser définitivement le traitement. | |
Taux d’AST ou d’ALT supérieur à 20 fois la LSN ou taux de bilirubine supérieur à 10 fois la LSN | Cesser définitivement le traitement. | |
| Érythrodysesthésie palmoplantaire (EPP) | Grade 2 |
|
| Grade 3 |
Si l’EPP de grade 3 persiste après la prise de 3 mg par jour, cesser définitivement le traitement. | |
| Autres effets indésirables | Grade 3 |
|
| Grade 4 | Cesser le traitement. Envisager de reprendre à une dose réduite conformément au tableau 1 si les symptômes de toxicité reviennent au grade 1 ou aux valeurs initiales et que les bienfaits escomptés l’emportent sur les risques. |
LSN = limite supérieure de la normale
1 Grades établis selon les critères CTCAE (Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI), version 5.0 (NCI CTCAE v5).
Populations particulières
Pédiatrie : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Gériatrie : Aucun ajustement posologique n’est requis chez les patients âgés de 65 ans ou plus.
Insuffisance hépatique : Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance hépatique légère (taux de bilirubine totale inférieur ou égal à la LSN avec un taux d’AST supérieur à la LSN ou taux de bilirubine totale de plus de 1 à 1,5 fois la LSN et tout taux d’AST) (voir 10 PHARMACOLOGIE CLINIQUE).
Les données concernant les patients atteints d’insuffisance hépatique modérée (taux de bilirubine totale supérieur à 1,5 fois et inférieur à 3 fois la LSN et tout taux d’AST) sont peu nombreuses (voir 10 PHARMACOLOGIE CLINIQUE).
L’emploi de FRUZAQLA n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave (taux de bilirubine totale supérieur à 3 fois la LSN et tout taux d’AST), étant donné que FRUZAQLA n’a pas été étudié dans cette population.
Insuffisance rénale : Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale légère, modérée ou grave (voir 10 PHARMACOLOGIE CLINIQUE).
4.4 Administration
FRUZAQLA doit être administré par voie orale et peut être pris avec ou sans nourriture. Les capsules FRUZAQLA doivent être avalées entières.
4.5 Dose oubliée
Si moins de 12 heures se sont écoulées depuis le moment où FRUZAQLA aurait dû être pris, le patient doit prendre la dose oubliée, puis prendre la prochaine dose suivant l’horaire d’administration habituel.
Si plus de 12 heures se sont écoulées depuis le moment où FRUZAQLA aurait dû être pris, le patient ne doit pas prendre la dose oubliée, puis prendre la prochaine dose suivant l’horaire d’administration habituel.
En cas de vomissements après la prise d’une dose, le patient ne doit pas prendre une autre dose le même jour, mais reprendre son schéma posologique habituel le lendemain, à l’heure normalement prévue.
5 SURDOSAGE
La dose la plus élevée de FRUZAQLA étudiée dans les études cliniques a été de 6 mg par jour. Les effets indésirables le plus souvent observés à cette dose étaient l’augmentation de l’hormone thyréotrope dans le sang, l’érythrodysesthésie palmoplantaire, la protéinurie et l’arthralgie.
Les effets d’un surdosage par FRUZAQLA ne sont pas connus. Il n’y a pas d’antidote connu au surdosage par FRUZAQLA. En cas de surdosage par FRUZAQLA, le traitement doit être interrompu; des mesures de soutien générales doivent alors être prises et maintenues jusqu’à la stabilisation clinique du patient.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 – Formes pharmaceutiques, teneurs, composition et conditionnement
FRUZAQLA est présenté sous forme de capsules, selon les formes pharmaceutiques suivantes :
1 mg : capsule de taille 3 avec une coiffe opaque jaune et un corps opaque blanc (inscription
HM013 1 mg sur le corps à l’encre noire)
5 mg : capsule de taille 1 avec une coiffe opaque rouge et un corps opaque blanc (inscription
HM013 5 mg sur le corps à l’encre noire)
Flacon blanc en polyéthylène haute densité (PEHD) muni d’une fermeture à l’épreuve des enfants et emballé dans une boîte. Chaque flacon contient 21 capsules et une cartouche déshydratante pour protéger les capsules de l’humidité.
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Orale | Capsule / 1 mg, 5 mg / fruquintinib | Amidon de maïs, bleu FD et C no 1 (bleu brillant FCF) [5 mg], cellulose microcristalline, dioxyde de titane, encre d’impression de qualité pharmaceutique, gélatine, jaune FD et C no 5 (tartrazine) [1 mg], jaune FD et C no 6 (jaune soleil FCF) [1 mg], rouge FD et C no 40 (rouge allura AC) [5 mg], talc |
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Hypertension
Des cas d’hypertension, y compris des crises hypertensives (0,3 %), ont été signalés chez 49,4 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA. Environ la moitié de ces cas ont été observés au cours des deux premières semaines de traitement par FRUZAQLA. La fréquence des cas d’hypertension de grade ≥ 3 était de 19,1 %. Le temps médian écoulé avant l’apparition de l’hypertension était de 14 jours chez les patients traités par FRUZAQLA (intervalle de 1 jour à 7,6 mois). Trois (0,3 %) patients traités par FRUZAQLA ont connu un épisode d’hypertension menaçant le pronostic vital. Dans la majorité des cas, l’hypertension a disparu. Des cas d’hypertension ayant entraîné l’interruption du traitement ou une réduction de la dose ont été signalés chez 3,1 % et 3,7 % des patients, respectivement. Chez 0,5 % des patients traités par FRUZAQLA, l’hypertension a mené à l’arrêt définitif du traitement.
L’hypertension préexistante doit être maîtrisée de manière adéquate avant d’amorcer le traitement par FRUZAQLA.
Toute hypertension doit être prise en charge au moyen d’antihypertenseurs et la dose de FRUZAQLA doit être ajustée au besoin (voir 4 POSOLOGIE ET ADMINISTRATION). Il faut cesser définitivement l’administration de FRUZAQLA en cas d’hypertension qui ne peut être maîtrisée au moyen d’un traitement antihypertenseur ou en présence de crise hypertensive.
Conduite de véhicules et utilisation de machines
Aucune étude n’a été menée pour évaluer les effets de FRUZAQLA sur la capacité à conduire un véhicule ou à utiliser des machines. FRUZAQLA pourrait exercer une légère influence sur la capacité à conduire un véhicule et à utiliser des machines. L’administration de FRUZAQLA pourrait entraîner de la fatigue (voir 8 EFFETS INDÉSIRABLES).
La prudence reste de mise au moment de conduire un véhicule motorisé ou de faire fonctionner des machines potentiellement dangereuses.
Gastro-intestinal
Perforation gastro-intestinale (GI)
Des cas de perforation GI ont été signalés chez 2,5 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA. Des perforations GI mortelles ont été signalées chez 0,1 % des patients traités par FRUZAQLA. Le type de perforation GI le plus souvent signalé était la perforation intestinale (0,7 %). Chez 1,2 % des patients traités par FRUZAQLA, une perforation GI a mené à l’arrêt définitif du traitement.
Les patients doivent faire l’objet d’une surveillance périodique pendant le traitement par FRUZAQLA, afin de déceler la présence de tout symptôme de perforation GI.
Il convient de cesser définitivement le traitement par FRUZAQLA chez les patients qui présentent une perforation GI.
Hépatique
Résultats anormaux aux épreuves de la fonction hépatique
FRUZAQLA peut causer des lésions hépatiques.
Au cours des études cliniques, des résultats anormaux aux épreuves de la fonction hépatique ont été signalés chez 37,7 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA, y compris des cas mortels (voir 8 EFFETS INDÉSIRABLES).
Parmi les patients traités par FRUZAQLA, les affections hépatobiliaires étaient, pour la plupart, légères ou modérées. La fréquence des résultats anormaux de grade ≥ 3 aux épreuves de la fonction hépatique était de 8,8 %. Les résultats anormaux les plus fréquents aux épreuves de la fonction hépatique étaient l’élévation du taux d’AST (18,9 %), l’élévation du taux d’ALT (16,4 %) et l’élévation du taux de bilirubine totale (14,5 %). Le temps médian écoulé avant l’apparition de résultats anormaux était de 27 jours (intervalle de 4 jours à 12 mois) chez les patients traités par FRUZAQLA. Des résultats anormaux graves aux épreuves de la fonction hépatique ont été signalés chez 2,4 % des patients. Des résultats anormaux mortels aux épreuves de la fonction hépatique ont été signalés chez 0,2 % des patients. Des résultats anormaux aux épreuves de la fonction hépatique ont entraîné une interruption du traitement et une réduction de la dose chez 5,0 % et 1,9 % des patients, respectivement, en plus de mener à l’arrêt définitif du traitement chez 1,9 % des patients.
Il faut surveiller les résultats anormaux aux épreuves de la fonction hépatique avant et pendant le traitement par FRUZAQLA. Compte tenu de la gravité et de la persistance des résultats anormaux aux épreuves de la fonction hépatique comme en témoignent les valeurs élevées révélées par ces épreuves, il faut interrompre le traitement, puis réduire la dose ou arrêter définitivement le traitement.
Infections
On a fait état de cas d’infection, y compris de décès, chez des patients traités par FRUZAQLA.
Des cas d’infection ont été signalés chez 24,4 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA (voir 8 EFFETS INDÉSIRABLES). Parmi les patients traités par FRUZAQLA, les infections étaient, pour la plupart, légères ou modérées. La fréquence des infections de grade ≥ 3 était de 6,9 %. Des infections graves ont été signalées chez 4,7 % des patients. La fréquence des infections associées à une interruption du traitement était de 0,8 %. Les infections les plus fréquentes étaient l’infection des voies respiratoires supérieures (3,2 %) et la pneumonie (2,5 %). L’infection grave et mortelle le plus souvent signalée était la pneumonie (1,5 % et 0,4 %, respectivement).
Le traitement par FRUZAQLA doit être interrompu en cas d’infection de grade 3 ou 4 ou d’aggravation de l’infection, tous grades confondus. Le traitement par FRUZAQLA doit être repris à la même dose une fois l’infection résorbée.
Surveillance et tests de laboratoire
L’hypertension doit être surveillée et prise en charge au moyen d’un traitement antihypertenseur standard pendant le traitement par FRUZAQLA selon les indications cliniques.
Chez les femmes en âge de procréer, il faut écarter la possibilité d’une grossesse avant d’instaurer le traitement par FRUZAQLA.
Il faut surveiller régulièrement la présence de protéines dans les urines.
Il convient de surveiller les paramètres hématologiques et de coagulation chez les patients qui présentent un risque d’hémorragie.
Surveiller la fonction hépatique avant la mise en route du traitement, puis périodiquement par la suite.
Les patients doivent faire l’objet d’une surveillance périodique afin de déceler la présence de tout symptôme de perforation GI.
Neurologique
Syndrome d’encéphalopathie postérieure réversible (SEPR)
Des cas de SEPR ont été signalés chez 0,1 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA. Le SEPR est un trouble neurologique rare qui peut se caractériser par des céphalées, des convulsions, de la léthargie, de la confusion, une altération cognitive, la cécité et d’autres troubles visuels ou neurologiques, avec ou sans hypertension associée. Un diagnostic de SEPR nécessite une confirmation par imagerie cérébrale, de préférence une imagerie par résonance magnétique (IRM).
Il convient de cesser définitivement le traitement par FRUZAQLA chez les patients présentant un SEPR. La maîtrise de l’hypertension et une prise en charge médicale de soutien des autres symptômes sont recommandées.
Considérations péri-opératoires
Complication de la cicatrisation des plaies
Aucune étude en bonne et due forme n’a été menée pour évaluer l’effet de FRUZAQLA sur la cicatrisation des plaies.
Une altération de la cicatrisation des plaies a été signalée chez 1 des 911 (0,1 %) patients atteints d’un CCRm et traités par FRUZAQLA.
Les patients doivent s’abstenir de prendre FRUZAQLA pendant au moins 2 semaines avant une intervention chirurgicale. Après une intervention chirurgicale, le traitement par FRUZAQLA ne doit pas être repris avant au moins 2 semaines selon les indications cliniques, lorsque la cicatrisation de la plaie est jugée satisfaisante.
Rénal
Une protéinurie est survenue chez des patients traités par FRUZAQLA. Des cas de protéinurie ont été signalés chez 35,8 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA. Parmi les patients traités par FRUZAQLA, les manifestations liées à une protéinurie étaient, pour la plupart, légères ou modérées; la fréquence des cas de protéinurie de grade ≥ 3 était de 2,5 %. Le temps médian écoulé avant l’apparition des manifestations était de 22 jours (intervalle de 1 jour à 1,3 an) chez les patients traités par FRUZAQLA. Dans la majorité des cas, la protéinurie a disparu à la suite d’une réduction de la dose ou d’une interruption du traitement. Chez 1,6 % des patients traités par FRUZAQLA, la protéinurie a mené à l’arrêt définitif du traitement.
Il faut surveiller régulièrement la présence de protéines dans les urines. Lorsqu’une protéinurie ≥ 2 g/24 heures sur bandelette urinaire est détectée, il peut s’avérer nécessaire d’ajuster la dose ou encore d’interrompre ou d’arrêter le traitement. Il convient de cesser définitivement le traitement par FRUZAQLA en présence d’un syndrome néphrotique (voir 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Il n’existe aucune donnée concernant l’effet de FRUZAQLA sur la fertilité chez l’humain. Les résultats des études menées chez l’animal indiquent que FRUZAQLA peut avoir un effet sur la fertilité des mâles et des femelles (voir 16 TOXICOLOGIE NON CLINIQUE).
- Risque tératogène
FRUZAQLA peut nuire au fœtus en développement ou entraîner une fausse couche, ou les deux. Il faut aviser les femmes du risque potentiel pour le fœtus et d’éviter de devenir enceintes en utilisant une méthode de contraception efficace tout au long du traitement et pendant au moins 2 semaines suivant la dernière dose de FRUZAQLA.
Un test de grossesse est recommandé pour les femmes en âge de procréer avant l’instauration du traitement par FRUZAQLA.
Il faut aviser les hommes d’éviter de concevoir un enfant pendant qu’ils reçoivent FRUZAQLA et pendant deux semaines après la dernière dose de FRUZAQLA.
Peau
L’érythrodysesthésie palmoplantaire (EPP) est l’effet indésirable dermatologique le plus fréquemment signalé. Des cas d’EPP ont été signalés chez 34,6 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA. La fréquence des cas d’EPP de grade ≥ 3 était de 8,3 %. Le temps médian écoulé avant l’apparition des événements était de 19 jours (intervalle de 1 jour à 8,0 mois) chez les patients traités par FRUZAQLA. La majorité des manifestations se sont résolues. Des cas d’EPP ayant entraîné une interruption du traitement ou une réduction de la dose ont été signalés chez 6,5 % et 6,4 % des patients, respectivement. Chez 0,5 % des patients traités par FRUZAQLA, l’EPP a mené à l’arrêt définitif du traitement.
En cas de réactions cutanées de grade ≥ 2, il peut être nécessaire d’ajuster la dose ou encore d’interrompre ou d’arrêter le traitement (voir 4 POSOLOGIE ET ADMINISTRATION).
Vasculaire
Événements thromboemboliques artériels
Les patients ayant présenté des événements thromboemboliques (y compris une thrombose veineuse profonde et une embolie pulmonaire) au cours des 6 derniers mois ou ayant subi un accident vasculaire cérébral et/ou un accident ischémique transitoire au cours des 12 derniers mois ne devraient pas amorcer un traitement par FRUZAQLA. Si l’on soupçonne une thrombose artérielle, il faut cesser immédiatement le traitement par FRUZAQLA.
Hémorragies
Des manifestations hémorragiques ont été signalées chez 27,3 % des 911 patients atteints d’un CCRm et traités par FRUZAQLA. Parmi les patients traités par FRUZAQLA, les manifestations hémorragiques étaient, pour la plupart, légères ou modérées; la fréquence des hémorragies de grade ≥ 3 était de 2,3 %. Le temps médian écoulé avant l’apparition des événements était de 22 jours (intervalle de 1 jour à 9,8 mois) chez les patients traités par FRUZAQLA. Des manifestations hémorragiques mortelles ont été signalées chez 0,5 % des patients du groupe FRUZAQLA. Chez 1,3 % des patients traités par FRUZAQLA, les manifestations hémorragiques ont entraîné l’arrêt du traitement. Les réactions hémorragiques les plus fréquentes étaient l’hémorragie gastro-intestinale (6,7 %) et l’épistaxis (6,7 %). La manifestation
hémorragique grave le plus souvent signalée était l’hémorragie gastro-intestinale, qui a été signalée chez 1,5 % des patients.
Il convient de surveiller plus fréquemment les profils hématologique et de coagulation chez les patients qui présentent un risque d’hémorragie, notamment chez ceux qui prennent des anticoagulants ou d’autres médicaments concomitants qui augmentent le risque d’hémorragie.
En cas d’hémorragie grave nécessitant des soins médicaux immédiats, il faut cesser définitivement le traitement par le fruquintinib (voir 4 POSOLOGIE ET ADMINISTRATION).
Anévrismes et dissections artérielles
L’utilisation d’inhibiteurs des voies du VEGF chez les patients souffrant ou non d’hypertension peut favoriser la formation d’anévrismes et/ou de dissections artérielles. Avant le début du traitement par le fruquintinib, ce risque doit être soigneusement pris en considération chez les patients présentant des facteurs de risque tels que l’hypertension ou des antécédents d’anévrisme.
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose pas de données cliniques sur l’utilisation de FRUZAQLA pendant la grossesse.
D’après son mode d’action, FRUZAQLA pourrait nuire au fœtus lorsqu’il est administré à une femme enceinte. Des études menées chez des femelles gestantes ont permis de mettre en évidence une mortalité fœtale et des malformations fœtales (voir 16 TOXICOLOGIE NON CLINIQUE). Par conséquent, FRUZAQLA ne doit pas être utilisé pendant la grossesse.
Les femmes en âge de procréer doivent être avisées d’utiliser une méthode contraceptive efficace pendant toute la durée du traitement par FRUZAQLA et pendant au moins 2 semaines après avoir reçu la dernière dose.
Si FRUZAQLA est administré durant la grossesse, ou si la patiente devient enceinte pendant le traitement avec ce médicament ou si une femme est fécondée par un partenaire traité par FRUZAQLA, la personne enceinte doit être informée des dangers possibles pour le fœtus.
7.1.2 Femmes qui allaitent
On ignore si FRUZAQLA ou ses métabolites sont excrétés dans le lait maternel humain. L’existence d’un risque chez les nouveau-nés/nourrissons n’est pas exclue.
Les mères doivent s’abstenir d’allaiter durant le traitement par FRUZAQLA et pendant une période d’au moins 2 semaines après avoir reçu la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le profil d’innocuité global de FRUZAQLA est fondé sur les données regroupées d’études cliniques portant sur 911 patients atteints d’un CCRm qui ont été inscrits à trois études à répartition aléatoire et contrôlées par placebo (FRESCO-2, FRESCO et 2012-013-00CH1) (N = 781); trois études ouvertes (2009-013-00CH1, 2012-013-00CH3 et 2015-013-00US1) (N = 124) et une cohorte ouverte préliminaire de l’étude FRESCO-2 (N = 6). Les patients ont été exposés à au moins une dose (5 mg) de FRUZAQLA (à raison de 5 mg une fois par jour pendant 3 semaines/1 semaine de repos pendant une période médiane de 3,68 mois).
Dans cette population de patients, les effets indésirables les plus fréquents (≥ 20 %), tous grades confondus, étaient les suivants : hypertension (49,3 %), anorexie (35,6 %), protéinurie (35,5 %), EPP (34,6 %), hypothyroïdie (32,4 %), dysphonie (28,6 %), diarrhée (26,3 %) et asthénie (24,5 %). La majorité de ces effets indésirables étaient de grade 1 ou 2. Les effets indésirables les plus fréquents (≥ 5 %) de grade 3 ou 4 étaient l’hypertension (19,1 %) et l’EPP (8,3 %).
Des événements indésirables graves sont survenus chez 30,1 % des patients. Les effets indésirables graves les plus fréquents (≥ 1 %) étaient les suivants : hémorragie gastro-intestinale (1,5 %), pneumonie (1,5 %), hypertension (1,5 %) et perforation gastro-intestinale (1,3 %).
La fréquence des interruptions du traitement en raison d’événements indésirables était de 42,4 %. Les effets indésirables ayant le plus souvent entraîné une interruption du traitement étaient l’EPP (6,5 %) et la protéinurie (5,5 %).
La fréquence de réduction de la dose en raison d’événements indésirables était de 24,7 %. Les effets indésirables ayant le plus souvent entraîné une réduction de la dose étaient l’EPP (6,4 %), l’hypertension (3,7 %) et la protéinurie (3,4 %).
La fréquence d’arrêt du traitement en raison d’événements indésirables était de 18,0 %. Les effets indésirables ayant le plus souvent entraîné l’arrêt du traitement étaient la protéinurie (1,6 %) et la perforation gastro-intestinale (1 %).
Des décès dus à des événements indésirables ont été signalés chez 7,1 % des patients. Les effets indésirables ayant le plus souvent entraîné la mort étaient la pneumonie (0,4 %) et l’hémorragie gastro-intestinale (0,2 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Étude FRESCO-2
L’innocuité de FRUZAQLA a été évaluée dans le cadre d’une étude à répartition aléatoire, à double insu et contrôlée par placebo (FRESCO-2) (voir 14 ÉTUDES CLINIQUES). Les patients ont reçu FRUZAQLA à raison de 5 mg par jour pendant les 21 premiers jours de chaque cycle de 28 jours en association avec les meilleurs soins de soutien (MSS) (n = 456) ou un placebo apparié en association avec les MSS (n = 230).
La durée médiane du traitement par FRUZAQLA était de 3 mois (intervalle de 0,3 à 19,1 mois).
Le tableau 4 résume les effets indésirables observés au cours de l’étude FRESCO-2.
Tableau 4 – Effets indésirables (tous grades) survenus chez au moins 10 % des patients traités par FRUZAQLA par rapport au placebo dans l’étude FRESCO-2
| Effets indésirables | FRUZAQLA + MSS N = 456 | Placebo + MSS N = 230 | ||
Tous grades (%) | Grades 3-4 (%) | Tous grades (%) | Grades 3-4 (%) | |
| Affections hématologiques et lymphatiques | ||||
| Thrombocytopénie1 | 12 | 0,2 | 2 | 0,4 |
| Affections endocriniennes | ||||
| Hypothyroïdie2 | 26 | 0,4 | 2 | 0 |
| Affections gastro-intestinales | ||||
| Diarrhée3 | 24 | 4 | 11 | 0 |
| Stomatite4 | 15 | 2 | 4 | 0,4 |
| Troubles généraux | ||||
| Asthénie | 34 | 8 | 23 | 4 |
| Fatigue | 20 | 4 | 16 | 0,9 |
| Inflammation des muqueuses | 14 | 0,4 | 3 | 0 |
| Affections hépatobiliaires | ||||
| Élévation du taux de bilirubine totale5 | 12 | 4 | 7 | 5 |
Élévation du taux d’aspartate aminotransférase | 11 | 2 | 5 | 1 |
Augmentation du taux d’alanine aminotransférase | 10 | 3 | 4 | 0,4 |
| Troubles du métabolisme | ||||
| Anorexie6 | 33 | 3 | 24 | 2 |
| Affections musculosquelettiques | ||||
Gêne musculosquelettique7 | 14 | 0,7 | 4 | 0 |
| Arthralgie | 11 | 0,9 | 4 | 0 |
| Affections rénales | ||||
| Protéinurie8 | 18 | 2 | 5 | 0,9 |
| Affections respiratoires | ||||
| Dysphonie9 | 18 | 0 | 5 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Érythrodysesthésie palmoplantaire10 | 19 | 6 | 3 | 0 |
| Affections vasculaires | ||||
| Hypertension11 | 39 | 14 | 9 | 0,9 |
Les termes suivants représentent un groupe d’événements connexes qui décrivent un état pathologique plutôt qu’un événement unique :
1 Thrombocytopénie (ce qui inclut : diminution du nombre de plaquettes et thrombocytopénie). 2 Hypothyroïdie (ce qui inclut : augmentation de l’hormone thyréotrope dans le sang et hypothyroïdie). 3 Diarrhée (ce qui inclut : diarrhée).
4 Stomatite (ce qui inclut : ulcère aphteux, ulcération gingivale, ulcération buccale, stomatite et ulcération linguale). 5 Augmentation de la bilirubine totale (ce qui inclut : augmentation de la bilirubine conjuguée, augmentation de la bilirubine sanguine, augmentation de la bilirubine libre sanguine, hyperbilirubinémie, ictère et ictère cholestatique). 6 Anorexie (ce qui inclut : diminution de l’appétit et perte de poids).
7 Gêne musculosquelettique (ce qui inclut : douleur osseuse, spasme musculaire, douleur thoracique musculosquelettique, douleur musculosquelettique, douleur cervicale et douleur aux extrémités).
8 Protéinurie (ce qui inclut : albuminurie, présence de protéines dans l’urine et protéinurie).
9 Dysphonie (ce qui inclut : aphonie et dysphonie).
10 Érythrodysesthésie palmoplantaire (ce qui inclut : érythrodysesthésie palmoplantaire).
11 Hypertension (ce qui inclut : augmentation de la tension artérielle diastolique, augmentation de la tension artérielle, hypertension diastolique, hypertension et crise hypertensive).
Étude FRESCO
L’innocuité de FRUZAQLA a été évaluée dans le cadre d’une étude à répartition aléatoire, à double insu et contrôlée par placebo (FRESCO) (voir 14 ÉTUDES CLINIQUES). Les patients ont reçu FRUZAQLA à raison de 5 mg par jour pendant les 21 premiers jours de chaque cycle de 28 jours en association avec les MSS (n = 278) ou un placebo apparié en association avec les MSS (n = 137).
La durée médiane du traitement par FRUZAQLA était de 3,68 mois (intervalle de 0,3 à 22,1 mois).
Le tableau 5 résume les effets indésirables observés au cours de l’étude FRESCO.
Tableau 5 – Effets indésirables (tous grades) survenus chez au moins 10 % des patients traités par FRUZAQLA par rapport au placebo dans l’étude FRESCO
Effets indésirables
FRUZAQLA + MSS N = 278 | Placebo + MSS N = 137 | |||
Tous grades (%) | Grades 3-4 (%) | Tous grades (%) | Grades 3-4 (%) | |
| Affections hématologiques et lymphatiques | ||||
| Thrombocytopénie1 | 21 | 4 | 3 | 0 |
| Leucopénie2 | 16 | 0,4 | 4 | 0,7 |
| Neutropénie3 | 10 | 0,4 | 3 | 0 |
| Affections endocriniennes | ||||
| Hypothyroïdie4 | 41 | 0 | 4 | 0 |
| Affections gastro-intestinales | ||||
| Diarrhée5 | 25 | 3 | 5 | 0 |
| Stomatite6 | 24 | 0,7 | 0,7 | 0 |
| Hémorragie gastro-intestinale7 | 13 | 1 | 5 | 0 |
| Troubles généraux | ||||
| Fatigue | 14 | 2 | 11 | 2 |
| Asthénie | 13 | 0,7 | 2 | 0 |
| Affections hépatobiliaires | ||||
| Élévation du taux de bilirubine totale8 | 28 | 4 | 16 | 7 |
Élévation du taux d’aspartate aminotransférase | 28 | 1 | 18 | 2 |
Élévation du taux d’alanine aminotransférase | 23 | 0,7 | 11 | 2 |
| Troubles du métabolisme | ||||
| Anorexie9 | 38 | 4 | 20 | 0,7 |
| Affections musculosquelettiques | ||||
| Arthralgie | 13 | 0,4 | 2 | 0 |
Gêne musculosquelettique10 | 13 | 2 | 3 | 2 |
| Affections rénales | ||||
| Protéinurie11 | 55 | 5 | 30 | 0 |
| Affections respiratoires | ||||
| Dysphonie | 38 | 0 | 2 | 0 |
| Douleur dans la gorge12 | 10 | 0 | 2 | 0 |
| Affections de la peau et du tissu sous-cutané | ||||
| Érythrodysesthésie palmoplantaire13 | 49 | 11 | 3 | 0 |
| Affections vasculaires | ||||
| Hypertension14 | 61 | 23 | 17 | 2 |
Les termes suivants représentent un groupe d’événements connexes qui décrivent un état pathologique plutôt qu’un événement unique :
1 Thrombocytopénie (ce qui inclut : diminution du nombre de plaquettes et thrombocytopénie). 2 Leucopénie (ce qui inclut : leucopénie et diminution du nombre de globules blancs).
3 Neutropénie (ce qui inclut : neutropénie et diminution du nombre de neutrophiles).
4 Hypothyroïdie (ce qui inclut : augmentation de l’hormone thyréotrope dans le sang et hypothyroïdie). 5 Diarrhée (ce qui inclut : diarrhée).
6 Stomatite (ce qui inclut : ulcère aphteux, ulcération gingivale, ulcération buccale, stomatite et ulcération linguale). 7 Hémorragie gastro-intestinale (ce qui inclut : hémorragie anale, hémorragie anastomotique, hémorragie gastrique, hémorragie gastro-intestinale, hématochézie, hémorragie hémorroïdaire, hémorragie intestinale, hémorragie digestive basse, hémorragie rectale et hémorragie digestive haute).
8 Augmentation de la bilirubine totale (ce qui inclut : augmentation de la bilirubine conjuguée, augmentation de la bilirubine sanguine, augmentation de la bilirubine libre sanguine, hyperbilirubinémie, ictère et ictère cholestatique). 9 Anorexie (ce qui inclut : diminution de l’appétit et perte de poids).
10 Gêne musculosquelettique (ce qui inclut : douleur osseuse, spasme musculaire, douleur thoracique musculosquelettique, douleur musculosquelettique, douleur cervicale et douleur aux extrémités).
11 Protéinurie (ce qui inclut : albuminurie, présence de protéines dans l’urine et protéinurie). 12 Douleur dans la gorge (ce qui inclut : gêne laryngée, douleur laryngée, gêne oropharyngée et douleur oropharyngée). 13 Érythrodysesthésie palmoplantaire (ce qui inclut : érythrodysesthésie palmoplantaire).
14 Hypertension (ce qui inclut : augmentation de la tension artérielle diastolique, augmentation de la tension artérielle, hypertension diastolique, hypertension et crise hypertensive).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Autres effets indésirables d’importance clinique (tous grades confondus) survenus chez moins de 10 % des patients traités par FRUZAQLA :
Affections gastro-intestinales : perforation gastro-intestinale, douleur buccale, augmentation du taux d’enzymes pancréatiques et pancréatite (y compris pancréatite, pancréatite aiguë). Infections et infestations : infection des voies respiratoires supérieures.
Troubles du métabolisme et de la nutrition : hypokaliémie.
Affections du système nerveux : syndrome d’encéphalopathie postérieure réversible. Affections respiratoires, thoraciques et médiastinales : épistaxis et pneumonie. Affections de la peau et du tissu sous-cutané : éruption cutanée.
8.4 Résultats anormaux aux examens de laboratoire
Tableau 6 – Certains résultats de laboratoire anormaux qui se sont aggravés par rapport aux valeurs initiales chez ≥ 10 % des patients de l’étude FRESCO-2
| Résultats de laboratoire anormaux* | FRUZAQLA + MSS (N = 456)† | Placebo + MSS (N = 230)† | ||
Tous grades % | Grades 3-4 % | Tous grades % | Grades 3-4 % | |
| Paramètres biochimiques | ||||
Élévation du taux d’alanine aminotransférase | 34 | 5 | 22 | 1 |
| Diminution du taux d’albumine | 35 | 2 | 32 | 1 |
Élévation du taux d’aspartate aminotransférase | 36 | 4 | 24 | 2 |
| Élévation du taux de bilirubine | 30 | 7 | 21 | 8 |
| Diminution du taux de calcium | 17 | 0,5 | 12 | 0 |
| Augmentation du taux de calcium | 11 | 0,2 | 4 | 0 |
| Augmentation du taux de cholestérol | 37 | 2 | 22 | 2 |
| Augmentation de la créatininémie | 17 | 0 | 13 | 0,9 |
| Diminution du taux de magnésium | 20 | 0,5 | 10 | 0,5 |
| Diminution du taux de potassium | 19 | 4 | 7 | 0,9 |
| Diminution du taux de sodium | 35 | 1 | 27 | 0,9 |
| Augmentation du taux de triglycérides | 53 | 3 | 22 | 1 |
| Hématologie | ||||
| Prolongation du temps de céphaline activée | 21 | 3 | 18 | 2 |
| Diminution du nombre de leucocytes | 13 | 0,5 | 3 | 0,5 |
| Diminution du nombre de plaquettes | 30 | 0,2 | 5 | 0 |
* Classés selon la version 5.0 des CTCAE du NCI.
† La fréquence de chaque résultat anormal est fondée sur le nombre de patients pour lesquels on disposait à la fois d’une mesure effectuée au départ et d’au moins une mesure effectuée pendant l’étude.
Tableau 7 – Certains résultats de laboratoire anormaux qui se sont aggravés par rapport aux valeurs initiales chez ≥ 10 % des patients de l’étude FRESCO
| Résultats de laboratoire anormaux* | FRUZAQLA + MSS (N = 456)† | Placebo + MSS (N = 230)† | ||
Tous grades % | Grades 3-4 % | Tous grades % | Grades 3-4 % | |
| Paramètres biochimiques | ||||
Élévation du taux d’alanine aminotransférase | 32 | 2 | 17 | 2 |
| Élévation du taux de phosphatase alcaline | 38 | 4 | 34 | 5 |
Élévation du taux d’aspartate aminotransférase | 40 | 4 | 29 | 2 |
| Augmentation de la bilirubinémie | 38 | 5 | 33 | 6 |
| Augmentation de la créatininémie | 87 | 0,4 | 75 | 2 |
| Hypermagnésémie | 15 | 4 | 6 | 2 |
| Hyperglycémie | 43 | 1 | 31 | 2 |
| Hypernatrémie | 12 | 0 | 4 | 0 |
| Hyperuricémie | 26 | 26 | 20 | 20 |
| Hypocalcémie | 25 | 0,4 | 11 | 0 |
| Hypokaliémie | 22 | 2 | 15 | 2 |
| Hypomagnésémie | 13 | 0 | 7 | 0 |
| Hyponatrémie | 32 | 6 | 29 | 5 |
Augmentation du taux sérique d’amylase | 13 | 3 | 4 | 0 |
| Hématologie | ||||
| Diminution du nombre de neutrophiles | 14 | 0,7 | 3 | 0 |
| Diminution du nombre de plaquettes | 29 | 4 | 6 | 0,7 |
Diminution du nombre de globules blancs | 19 | 0,7 | 5 | 0 |
* Classés selon la version 4.03 des CTCAE du NCI.
† La fréquence de chaque résultat anormal est fondée sur le nombre de patients pour lesquels on disposait à la fois d’une mesure effectuée au départ et d’au moins une mesure effectuée pendant l’étude.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été rapportés depuis la commercialisation de FRUZAQLA à l’échelle mondiale. Comme ces effets ont été déclarés spontanément dans une population de taille inconnue, il n’est pas toujours possible d’en évaluer la fréquence de manière fiable ou d’établir un lien de causalité avec l’exposition au médicament :
Affections vasculaires : dissection artérielle et anévrisme (y compris la rupture).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Parmi les isoenzymes du CYP, le CYP3A4 était l’enzyme la plus importante entrant en jeu dans le métabolisme du fruquintinib; le CYP2C8, le CYP2C9 et le CYP2C19 ont également participé à ce processus, mais dans une moindre mesure. Le fruquintinib a inhibé la P-glycoprotéine (P-gp) et la protéine de résistance du cancer du sein (Breast Cancer Resistance Protein ou BCRP) in vitro et l’hydrosolubilité dépendait du pH.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans cette section sont fondés sur des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Effet d’autres médicaments sur le fruquintinib
Tableau 8 – Interactions médicament-médicament établies ou potentielles avec FRUZAQLA
| Nom propre | Source de preuve | Effet | Commentaire clinique |
| Interactions pharmacocinétiques (médicaments qui peuvent modifier l’exposition au fruquintinib) | |||
Inducteurs puissants du CYP3A (p. ex., carbamazépine, phénobarbital, phénytoïne, rifabutine, rifampine, millepertuis) | EC | L’administration concomitante du fruquintinib et de la rifampine (un inducteur puissant du CYP3A) à raison de 600 mg une fois par jour a entraîné une diminution de 65 % de l’aire sous la courbe (ASC) et une diminution de 12 % de la concentration maximale (Cmax) du fruquintinib. | Il faut éviter l’utilisation d’inducteurs puissants du CYP3A en concomitance avec FRUZAQLA. |
| Inducteurs modérés du CYP3A (p. ex., bosentan, éfavirenz, étravirine, modafinil, nafcilline) | T | L’administration concomitante du fruquintinib et de l’éfavirenz (un inducteur modéré du CYP3A) à raison de 600 mg une fois par jour devrait entraîner une diminution de 32 % de l’ASC et une diminution de 4 % de la Cmax du fruquintinib. | Dans la mesure du possible, éviter l’utilisation d’inducteurs modérés du CYP3A en concomitance avec FRUZAQLA. S’il n’est pas possible d’éviter l’utilisation d’un inducteur modéré du CYP3A en concomitance avec le fruquintinib, continuer à administrer FRUZAQLA à la posologie recommandée. |
| Inducteurs faibles du CYP3A | T | Aucune variation cliniquement significative de l’ASC du fruquintinib n’est | Aucun ajustement posologique de FRUZAQLA n’est nécessaire pendant |
| prévue lorsque ce dernier est administré conjointement avec la dexaméthasone (un faible inducteur du CYP3A) à raison de 8 mg deux fois par jour. | l’utilisation concomitante avec des inducteurs faibles du CYP3A. | ||
| Inhibiteurs du CYP3A | EC | L’administration concomitante du fruquintinib et de l’itraconazole (un inhibiteur puissant du CYP3A) à raison de 200 mg deux fois par jour n’a pas entraîné de changements cliniquement significatifs de l’aire sous la courbe de la concentration en fonction du temps (ASC) et de la Cmax du fruquintinib. | Aucun ajustement posologique de FRUZAQLA n’est nécessaire pendant l’utilisation concomitante avec des inhibiteurs puissants du CYP3A. |
Agents acidoréducteurs | EC | L’administration concomitante du fruquintinib et du rabéprazole (un inhibiteur de la pompe à protons) à raison de 40 mg une fois par jour n’a pas entraîné de changements cliniquement significatifs de l’ASC du fruquintinib. | Aucun ajustement posologique de FRUZAQLA n’est nécessaire pendant l’utilisation concomitante avec des agents acidoréducteurs. |
| Interactions pharmacocinétiques (le fruquintinib peut modifier l’exposition à d’autres médicaments) | |||
| Substrat de la P-gp | EC | L’administration concomitante d’une dose unique de dabigatran étexilate (un substrat de la P-gp) à raison de 150 mg | Aucun ajustement posologique n’est recommandé pour les substrats de la P-gp utilisés en |
et d’une dose unique de fruquintinib à raison de 5 mg a entraîné une diminution de 9 % de l’ASC du dabigatran. | concomitance avec FRUZAQLA. | ||
| Substrat de la BCRP | EC | L’administration concomitante d’une dose unique de rosuvastatine (un substrat de la BCRP) à raison de 10 mg et d’une dose unique de fruquintinib à raison de 5 mg a entraîné une diminution de 19 % de l’ASC de la rosuvastatine. | Aucun ajustement posologique n’est recommandé pour les substrats de la BCRP utilisés en concomitance avec FRUZAQLA. |
Études in vitro
Enzymes du cytochrome P450 : Le fruquintinib n’est ni un inhibiteur des isoformes CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A, ni un inducteur des isoformes CYP1A2, CYP2B6 et CYP3A.
Transporteurs de médicaments : Le fruquintinib n’est pas un substrat de la P-gp, ni des polypeptides transporteurs d’anions organiques OATP1B1 et OATP1B3. Le fruquintinib n’est pas un inhibiteur d’OATP1B1, d’OATP1B3, ni des transporteurs d’anions organiques OAT1 et OAT3, ni du transporteur de cations organiques OCT2, ni de la protéine d’expulsion de multiples médicaments et des toxines 1 (MATE1) ou 2 (MATE2K).
9.5 Interactions médicament-aliment
FRUZAQLA peut être pris avec ou sans nourriture (voir 10 PHARMACOLOGIE CLINIQUE).
9.6 Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum) est un puissant inducteur du CYP3A. L’administration concomitante du millepertuis et de FRUZAQLA doit être évitée (voir Tableau 8).
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le fruquintinib est une petite molécule qui inhibe les récepteurs à activité tyrosine kinase des facteurs de croissance de l’endothélium vasculaire (VEGFR) -1, -2 et -3 à des valeurs de concentration inhibitrice médiane (CI50) de 33, 35 et 0,5 nM, respectivement. Des études in vitro ont montré que le fruquintinib inhibe la prolifération et la formation tubulaire des cellules endothéliales médiées par le VEGF. Des études in vitro et in vivo ont montré que le fruquintinib inhibe la phosphorylation du VEGFR-2 induite
par le VEGF. Des études in vivo ont montré que le fruquintinib inhibait la croissance tumorale dans un modèle murin de xénogreffes du cancer du côlon.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Aucun allongement de l’intervalle QT (QTc) corrigé selon la fréquence cardiaque (> 10 millisecondes) n’a été observé à la posologie recommandée de capsules de fruquintinib. Une analyse concentration-QT (N = 205) n’a révélé aucune association entre les concentrations plasmatiques de fruquintinib et les variations de l’intervalle QTc par rapport aux valeurs initiales.
10.3 Pharmacocinétique
Après l’administration répétée d’une dose quotidienne, l’exposition au fruquintinib (Cmax et ASC0-24 h) a augmenté de manière proportionnelle à la dose pour les doses allant de 1 mg à 6 mg (de 0,2 à 1,2 fois la dose recommandée). L’équilibre plasmatique a été atteint 14 jours suivant la prise du fruquintinib et l’accumulation moyenne basée sur l’ASC0-24 h était 4 fois supérieure à celle d’une dose unique.
Tableau 9 – Résumé des paramètres pharmacocinétiques du fruquintinib à l’état d’équilibre chez des adultes atteints d’un cancer
Cmax (ng/mL)a | Tmax (h)b | t½ (h)c | ASC0-24 h (ng.h/mL)a | CL/F (mL/min)a | Vz/F (L)d | |
5 mg 1 f.p.j. 3/1 | 300 | 2,00 | 42 | 5 880 | 14,8 | 48,5 |
| a : moyenne géométrique; b : médiane; c : moyenne arithmétique; d : selon une analyse pharmacocinétique de population; 1 f.p.j. 3/1 : une fois par jour, 3 semaines de traitement/1 semaine de repos (cycle de traitement de 28 jours) | ||||||
Absorption
La concentration plasmatique maximale médiane des capsules de fruquintinib était atteinte environ 2 heures après l’administration d’une dose orale du médicament (Tmax). À la dose recommandée de 5 mg de capsules de fruquintinib, le coefficient de la variation en % des valeurs de la Cmax et de l’ASC0-24 h pour le fruquintinib à l’état d’équilibre était de 28 % et 29 %, respectivement.
Effet des aliments
Chez les sujets sains, un repas à teneur élevée en matières grasses n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique du fruquintinib par rapport à l’état de jeûne. Les capsules de fruquintinib peuvent être prises avec ou sans nourriture.
Distribution
Le volume de distribution apparent du fruquintinib est d’environ 48,5 L et la liaison du fruquintinib aux protéines plasmatiques, d’environ 95 %.
Métabolisme
Le fruquintinib est principalement métabolisé par le CYP450 (sous-familles CYP3A et CYP2C) et des systèmes enzymatiques autres que le CYP450 (sulfatation et glycuroconjugaison). Le CYP3A et, dans une moindre mesure, le CYP2C8, le CYP2C9 et le CYP2C19 sont les enzymes du CYP450 qui entrent en jeu dans le métabolisme du fruquintinib.
Élimination
Chez les sujets sains ayant reçu une dose unique de 5 mg de fruquintinib radiomarqué, environ 60 % (0,5 % sous forme inchangée) et 30 % (5 % sous forme inchangée) de la dose ont été excrétés dans l’urine et les fèces, respectivement.
Populations et états pathologiques particuliers
Âge, poids corporel, sexe, race
Aucune différence cliniquement significative quant à la pharmacocinétique du fruquintinib n’a été observée en fonction de l’âge (de 18 à 82 ans), du poids corporel (de 48 à 108 kg), du sexe ou de la race.
Insuffisance hépatique
Les analyses pharmacocinétiques ne révèlent aucune différence cliniquement significative quant à la pharmacocinétique du fruquintinib entre les patients ayant une fonction hépatique normale et les patients atteints d’insuffisance hépatique légère (taux de bilirubine totale ≤ LSN avec un taux d’AST supérieur à la LSN ou taux de bilirubine totale > 1 à 1,5 fois la LSN et tout taux d’AST).
Une étude pharmacocinétique portant spécifiquement sur l’insuffisance hépatique a montré qu’après l’administration d’une seule dose de 2 mg de fruquintinib par voie orale, aucune différence cliniquement significative n’a été observée dans les valeurs de l’ASC du fruquintinib normalisées en fonction de la dose chez les sujets atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) par rapport aux sujets sains dont la fonction hépatique est normale.
L’emploi de FRUZAQLA n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh ou taux de bilirubine totale supérieur à 3 fois la LSN et tout taux d’AST), étant donné que FRUZAQLA n’a pas été étudié dans cette population.
Insuffisance rénale
Les analyses pharmacocinétiques populationnelles ont montré que l’insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] de 30 à 89 mL/min) n’a eu aucun effet cliniquement significatif sur la pharmacocinétique du fruquintinib. Une étude portant spécifiquement sur les paramètres pharmacocinétiques a montré que l’insuffisance rénale modérée (ClCr de 30 à 59 mL/min, N = 8) ou grave (ClCr de 15 à 29 mL/min, N = 8) n’a eu aucun effet cliniquement significatif sur la pharmacocinétique du fruquintinib.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (entre 15 °C et 30 °C). Conserver FRUZAQLA dans son contenant d’origine afin de le protéger de l’humidité. Garder le flacon hermétiquement fermé. Ne pas retirer le dessiccant du flacon.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre/nom usuel : fruquintinib
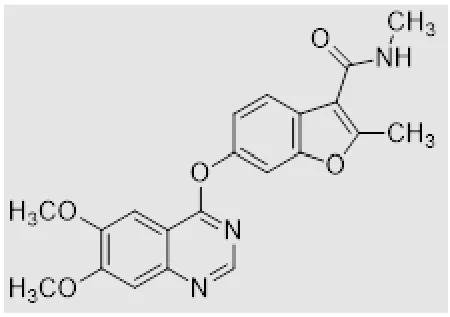
Nom chimique : 6-[(6,7-diméthoxy-4-quinazolinyl)oxy]-N,2-diméthyl-1-benzofurane-3-carboxamide
Formule moléculaire et masse moléculaire : C21H19N3O5 393,39 g/mol
Formule de structure :
Propriétés physicochimiques :
Le fruquintinib est une poudre de couleur blanche à blanc cassé dont la constante de dissociation (pKa) est de 2,78. L’hydrosolubilité du fruquintinib dépend du pH; la solubilité de 0,9 μg/mL à un pH de 6,8 augmente dans des conditions acides pour atteindre 129,9 μg/mL à un pH de 1, à 37 °C.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Tableau 10 – Résumé des caractéristiques démographiques des patients dans les essais cliniques menés chez des adultes atteints d’un cancer colorectal métastatique ayant déjà été traité
No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe |
| FRESCO-2 | Étude multicentriq ue de phase III à répartition aléatoire, à double insu et contrôlée par placebo | Fruquintinib : 5 mg par voie orale, 1 f.p.j. + MSS, pendant 21 jours consécutifs, suivis de 7 jours de repos (cycle de 28 jours) Placebo : administration par voie orale, 1 f.p.j. + MSS, pendant 21 jours consécutifs, suivis de 7 jours de repos (cycle de 28 jours) | Total : N = 691 Fruquintinib + MSS : N = 461 Placebo + MSS : N = 230 | 64 ans (25-86) | Hommes et femmes |
| FRESCO | Étude multicentriq ue de phase III à répartition aléatoire, à double insu et contrôlée par placebo | Fruquintinib : 5 mg par voie orale, 1 f.p.j. + MSS, pendant 21 jours consécutifs, suivis de 7 jours de repos (cycle de 28 jours) Placebo : administration par voie orale, 1 f.p.j. + MSS, pendant 21 jours consécutifs, suivis de 7 jours de repos (cycle de 28 jours) | Total : N = 416 Fruquintinib + MSS : N = 278 Placebo + MSS : N = 138 | 56 ans (23-75) | Hommes et femmes |
| Abréviations : f.p.j. = fois par jour; MSS = meilleurs soins de soutien | |||||
L’innocuité et l’efficacité de FRUZAQLA administré en association avec les meilleurs soins de soutien (MSS) ont été évaluées dans le cadre de deux études de phase III à répartition aléatoire, à double insu et contrôlées par placebo (FRESCO-2 et FRESCO) menées chez des patients atteints d’un cancer colorectal métastatique (CCRm) déjà traité au moyen de chimiothérapies à base d’oxaliplatine et d’irinotécan, mais sans s’y limiter.
Étude FRESCO-2
L’efficacité de FRUZAQLA a été évaluée dans le cadre d’une étude mondiale multicentrique de phase III à répartition aléatoire, à double insu et contrôlée par placebo (FRESCO-2) menée auprès de 691 patients atteints d’un CCRm qui avaient déjà reçu les traitements standard approuvés, y compris les chimiothérapies à base de fluoropyrimidine, d’oxaliplatine et d’irinotécan, un traitement biologique anti-VEGF et un traitement anti-EGFR en présence du gène RAS de type sauvage, et chez qui le traitement par l’association trifluridine-tipiracil et/ou le régorafénib n’a pas permis de freiner la progression de la maladie ou n’a pas été toléré. Les patients étaient considérés comme intolérants à l’association trifluridine-tipiracil ou au régorafénib s’ils avaient reçu au moins une dose de l’un ou l’autre des agents et qu’ils avaient abandonné le traitement pour des raisons autres que la progression de la maladie. Les patients atteints d’une tumeur associée à une forte instabilité des microsatellites (IMS) ou à
une déficience du système de réparation des mésappariements (SRM) avaient déjà été traités par des inhibiteurs des points de contrôle immunitaire, et les patients atteints d’une tumeur exprimant une mutation V600E du gène BRAF avaient déjà été traités par un inhibiteur du gène BRAF, s’il était approuvé et disponible dans leur pays ou région respectif.
La répartition aléatoire a été stratifiée en fonction du traitement antérieur (trifluridine-tipiracil vs régorafénib vs les deux), du statut mutationnel du gène RAS (type sauvage vs mutant) et de la durée de la maladie métastatique (≤ 18 mois vs > 18 mois). Les patients étaient exclus si : l’indice fonctionnel de l’Eastern Cooperative Oncology Group (ECOG) était ≥ 2; la fraction d’éjection ventriculaire gauche était ≤ 50 %; la tension artérielle systolique était > 140 mm Hg ou la tension artérielle diastolique était > 90 mm Hg; la protéinurie était ≥ 1 g/24 h; ou le poids corporel était < 40 kg. Le principal paramètre d’efficacité était la survie globale (SG). Le paramètre d’efficacité secondaire clé était la survie sans progression (SSP) évaluée par l’investigateur selon la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors [critères d’évaluation de la réponse des tumeurs solides]). Les autres paramètres secondaires de soutien comprenaient le taux de réponse objective (TRO) de la tumeur, le taux de maîtrise de la maladie (TMM; qui comprend la réponse complète, la réponse partielle et la maladie stable), la durée de la réponse (DR) et l’innocuité.
Parmi les 691 patients répartis au hasard, l’âge médian était de 64 ans (intervalle de 25 à 86 ans) et 47 % d’entre eux avaient au moins 65 ans, 55,7 % étaient des hommes, 80,9 % étaient de race blanche, 8,8 % étaient asiatiques, 2,9 % étaient de race noire ou afro-américaine et l’indice fonctionnel de l’ECOG était de 0 et 1 chez 43,1 % et 56,9 %, respectivement. Lors de l’inscription à l’étude, des tumeurs exprimant le gène RAS de type sauvage avaient été décelées chez 36,9 % des patients. La durée médiane de la maladie métastatique était de 39 mois (intervalle de 6 mois à 16,1 ans). Le nombre médian de traitements antérieurs pour une maladie métastatique était de 4 (intervalle de 2 à 16).
En plus d’une chimiothérapie à base de fluoropyrimidine, d’oxaliplatine et d’irinotécan, 96,4 % des patients avaient déjà reçu un traitement anti-VEGF et 38,8 %, un traitement anti-EGFR, 52,2 % avaient reçu l’association trifluridine-tipiracil, 8,4 % avaient reçu du régorafénib, 39,4 % avaient été traités à la fois par l’association trifluridine-tipiracil et le régorafénib, 4,6 % avaient reçu une immunothérapie et 2,3 % avaient reçu un inhibiteur du gène BRAF. L’ajout de FRUZAQLA aux MSS a entraîné une amélioration statistiquement significative de la SG et de la SSP, comparativement au placebo administré en association aux MSS (voir Tableau 11 et Figure 1).
Étude FRESCO
L’efficacité de FRUZAQLA a été évaluée dans le cadre d’une étude multicentrique de phase III à répartition aléatoire, à double insu et contrôlée par placebo (FRESCO) menée en Chine auprès de 416 patients atteints d’un CCRm déjà traité. La répartition aléatoire a été stratifiée en fonction de l’administration antérieure d’un inhibiteur du VEGF (oui vs non) et du statut mutationnel du gène K-RAS (type sauvage vs mutant).
Les patients étaient exclus si : l’indice fonctionnel de l’ECOG était ≥ 2; la fraction d’éjection ventriculaire gauche était ≤ 50 %; la tension artérielle systolique était > 140 mm Hg ou la tension artérielle diastolique était > 90 mm Hg; la protéinurie était ≥ 1 g/24 h; et le poids corporel était < 40 kg. Le principal paramètre d’efficacité était la SG. Les paramètres d’efficacité secondaires comprenaient la SSP évaluée par l’investigateur selon la version 1.1 des critères RECIST, le TRO de la tumeur, le TMM (qui comprend la réponse complète, la réponse partielle et la maladie stable), la DR et l’innocuité.
Parmi les 416 patients répartis au hasard, l’âge médian était de 56 ans (intervalle de 23 à 75 ans) et 19 % d’entre eux avaient au moins 65 ans, 61,3 % étaient des hommes, tous (100 %) étaient asiatiques et
l’indice fonctionnel de l’ECOG était de 0 et 1 chez 27 % et 73 %, respectivement. Le nombre médian de traitements antérieurs pour une maladie métastatique était de 2 (intervalle de 2 à 3). Lors de l’inscription à l’étude, des mutations du gène K-RAS avaient été décelées chez 44 % des patients.
En plus d’une chimiothérapie à base de fluoropyrimidine, d’oxaliplatine et d’irinotécan, 30 % des patients avaient déjà reçu un traitement anti-VEGF et 14 %, un traitement anti-EGFR. L’ajout de FRUZAQLA aux MSS a entraîné une amélioration statistiquement significative de la SG et de la SSP, comparativement au placebo administré en association aux MSS (voir Tableau 11 et Figure 2).
Tableau 11 – Résultats d’efficacité des études FRESCO-2 et FRESCO
| FRESCO-2 | FRESCO | |||
| Paramètre | FRUZAQLA + MSS N = 461 | Placebo + MSS N = 230 | FRUZAQLA + MSS N = 278 | Placebo + MSS N = 138 |
| SG | ||||
| Médiane (mois) (IC à 95 %) | 7,4 (6,7, 8,2) | 4,8 (4,0, 5,8) | 9,3 (8,2, 10,5) | 6,6 (5,9, 8,1) |
Rapport de risque1 (IC à 95 %) | 0,66 (0,55, 0,80) | 0,65 (0,51, 0,83) | ||
| Valeur de p2 | < 0,001 | < 0,001 | ||
| SSP3 | ||||
| Médiane (mois) (IC à 95 %) | 3,7 (3,5, 3,8) | 1,8 (1,8, 1,9) | 3,7 (3,7, 4,6) | 1,8 (1,8, 1,8) |
| Rapport de risque1 (IC à 95 %) | 0,32 (0,27, 0,39) | 0,26 (0,21, 0,34) | ||
| Valeur de p2 | < 0,001 | < 0,001 | ||
Abréviations : IC = intervalle de confiance; MS = maladie stable; MSS = meilleurs soins de soutien; N = nombre de patients; RC = réponse complète; RP = réponse partielle; SG = survie globale; SSP = survie sans progression; TMM = taux de maîtrise de la maladie; TRO = taux de réponse objective
La SG et la SSP médianes ont été calculées à l’aide de la méthode de Kaplan-Meier.
1 Le rapport de risque et l’IC à 95 % ont été estimés selon un modèle de risques proportionnels de Cox avec stratification (en tenant compte des facteurs de stratification), pour lequel le groupe de traitement est la seule covariable.
2 La valeur de p (bilatérale) a été calculée à l’aide d’un test logarithmique par rangs stratifié pour tenir compte des facteurs de stratification.
3 Évaluée par l’investigateur selon la version 1.1 des critères RECIST.
Figure 1. Courbe de Kaplan-Meier de la survie globale de l’étude FRESCO-2
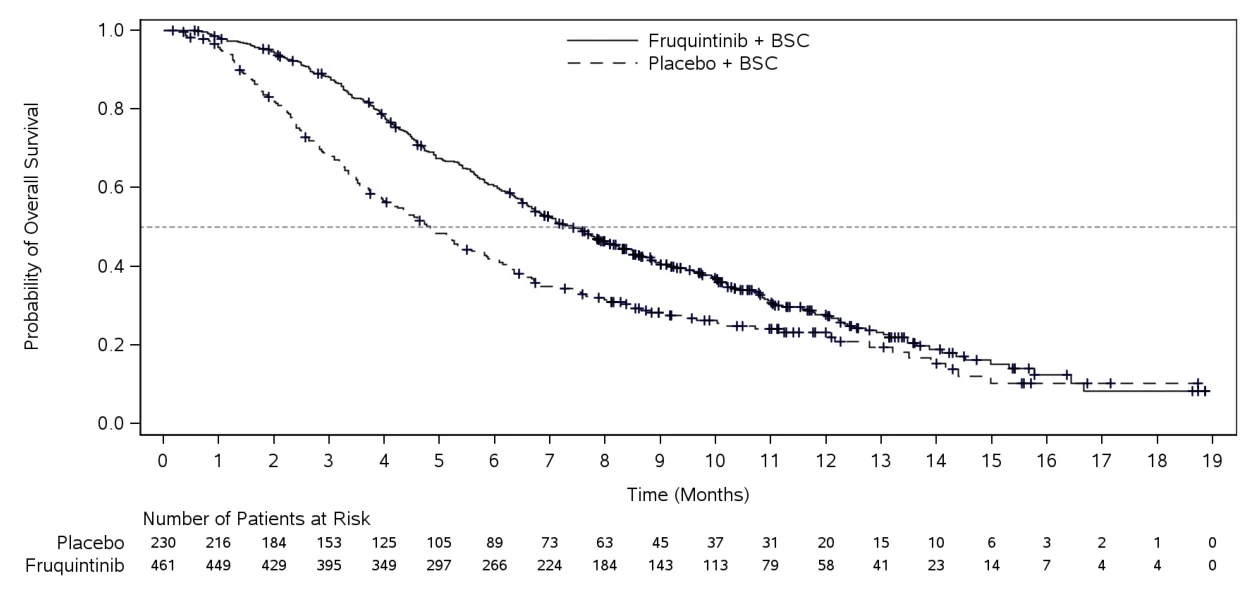
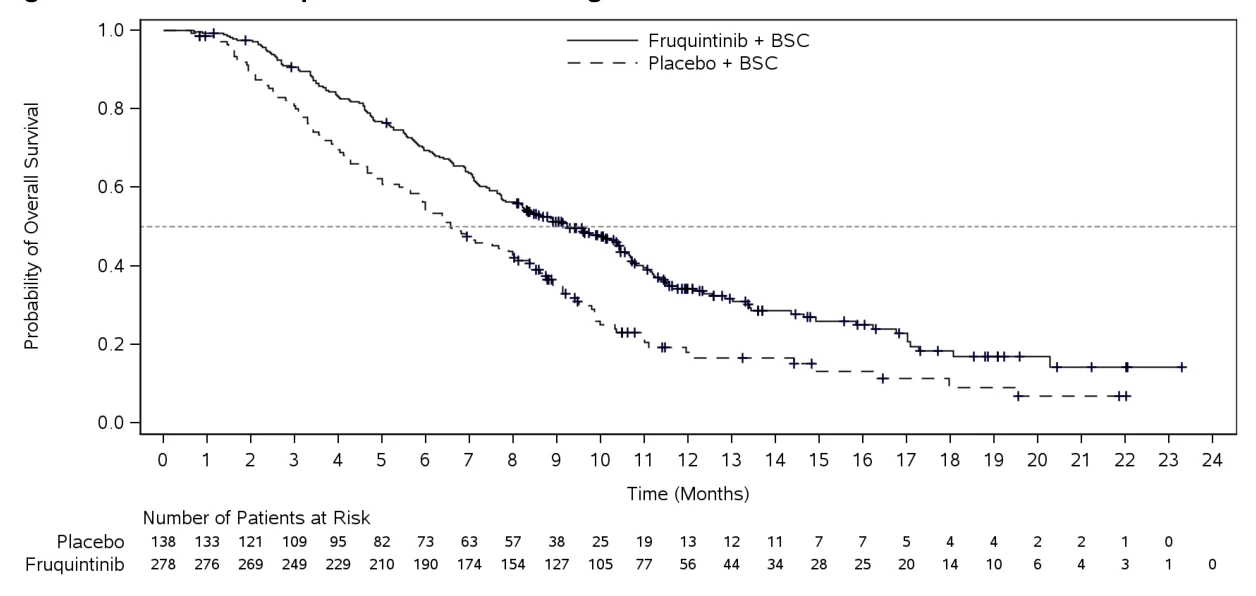
Figure 2. Courbe de Kaplan-Meier de la survie globale de l’étude FRESCO
14.2 Études de biodisponibilité comparatives
Sans objet.
14.3 Immunogénicité
Sans objet.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Dans les études de toxicité à doses répétées chez l’animal, les principaux effets sur les organes cibles concernaient le tractus gastro-intestinal (diarrhée et saignement gastro-intestinal, dégénérescence, nécrose et inflammation dans les glandes de Brunner), le système hépatobiliaire (taux élevés de phosphatase alcaline, d’alanine aminotransférase, d’aspartate aminotransferase, de cholestérol, de bilirubine totale et de triglycérides, ainsi que nécrose/dégénérescence des hépatocytes, gonflement des hépatocytes, vacuolisation, inflammation granulomateuse et hyperplasie du canal cholédoque), le système immunitaire (diminution des lymphocytes et atrophie du thymus, atrophie de la rate, infiltration de mastocytes dans les ganglions lymphatiques mésentériques), le système squelettique (augmentation de l’épaisseur de la plaque de croissance du fémur, dents brunes et dents cassées/perdues), les reins (élévation du taux d’azote uréique sanguin, dégénérescence des glomérules rénaux et cylindres hyalins, vacuolisation des cellules épithéliales tubulaires, protéinurie), le système hématopoïétique (diminution du nombre de cellules hématopoïétiques dans la moelle osseuse), le pancréas (augmentation des taux d’amylase et de lipase) et la glande surrénale (congestion, hémorragie et vacuolisation). Tous les effets étaient réversibles ou partiellement réversibles après 4 semaines sans traitement, à l’exception de ceux associés au système squelettique (dents brunes, dents cassées/perdues) et à la vacuolisation des glandes surrénales. Ces effets toxiques ont été observés à des expositions inférieures à celles atteintes en clinique à l’état d’équilibre.
Cancérogénicité :
Aucune étude sur la cancérogénicité n’a porté sur le fruquintinib.
Génotoxicité :
Le fruquintinib n’a pas été considéré comme ayant un pouvoir mutagène ou clastogène lors du test in vitro de mutation bactérienne inverse (test d’Ames) ou du test in vitro d’aberration chromosomique sur des cellules d’ovaires de hamsters chinois, respectivement. Le fruquintinib n’a montré aucun pouvoir clastogène ou aneugène in vivo lors du test du micronoyau chez le rat ou du test des comètes alcalines.
Toxicologie pour la reproduction et le développement :
Dans une étude sur la fertilité et le développement embryonnaire précoce menée chez le rat avec le fruquintinib, les indices de performance de reproduction chez les mâles et les femelles étaient moins élevés à des expositions correspondant respectivement à environ 3,2 fois et 0,8 fois l’ASC chez l’humain. Cependant, les rates ont présenté une augmentation du nombre et du pourcentage de résorptions, des pertes post-implantatoires et une diminution du nombre et du pourcentage de fœtus viables.
Dans le cadre d’une étude sur le développement embryofœtal menée chez des rats, on a observé une mortalité embryonnaire et des effets tératogènes qui consistaient en des anomalies viscérales ou squelettiques externes. Les anomalies externes comprenaient des malformations de la tête et de la queue et un œdème. L’évaluation viscérale a mis en évidence une augmentation des malformations du système vasculaire mal positionné ou absent. Les évaluations squelettiques ont montré une augmentation des anomalies vertébrales ainsi qu’une augmentation de l’incidence des variations, comme l’ossification absente des métacarpiens et/ou des phalanges des membres antérieurs.
Ces événements sont survenus à des expositions inférieures à celles atteintes en clinique à l’état d’équilibre.
Toxicologie particulière
Dans le cadre d’une étude de la phototoxicité in vivo menée chez des cobayes, le fruquintinib n’a pas été considéré comme ayant un potentiel phototoxique pour la peau. Ce résultat a été observé à des expositions supérieures à celles observées en clinique à l’état d’équilibre.