


Monographie de produit - Gélules De Chlorhydrate De Cétirizine
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| Sans objet | Sans objet |
|---|
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques ................................................................................... 4
4.2 Dose recommandée et modification posologique .................................................. 4
4.4 Administration ......................................................................................................... 5
4.5 Dose oubliée ............................................................................................................ 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 5
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 6
7.1 Populations particulières ......................................................................................... 6
7.1.1 Femmes enceintes ............................................................................................. 6
7.1.2 Allaitement ......................................................................................................... 7
7.1.3 Enfants ............................................................................................................... 7
7.1.4 Personnes âgées ................................................................................................ 7
8 EFFETS INDÉSIRABLES ................................................................................................ 7
8.1 Aperçu des effets indésirables ................................................................................. 7
8.2 Effets indésirables observés au cours des essais cliniques ...................................... 8
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 10
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 11
8.5 Effets indésirables observés après la mise en marché .......................................... 11
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 11
9.2 Aperçu des interactions médicamenteuses........................................................... 11
9.3 Interactions médicament-comportement ............................................................. 11
9.4 Interactions médicament-médicament ................................................................. 11
9.5 Interactions médicament-aliment ......................................................................... 12
9.6 Interactions médicament-plante médicinale ........................................................ 12
9.7 Interactions médicament-épreuves de laboratoire............................................... 12
10 PHARMACOLOGIE CLINIQUE .................................................................................... 12
10.1 Mode d’action .................................................................................................. 12
10.2 Pharmacodynamie ........................................................................................... 12
10.3 Pharmacocinétique .......................................................................................... 17
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 19
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 19
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 20
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 20
14 ESSAIS CLINIQUES .................................................................................................... 20
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 20
14.2 Résultats de l’étude ......................................................................................... 22
14.3 Études de biodisponibilité comparatives ......................................................... 23
15 MICROBIOLOGIE ...................................................................................................... 24
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 24
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN ............................................................... 32
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 33
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Adultes et enfants de 12 ans ou plus : Les GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE sont indiquées
- pour le soulagement rapide des symptômes nasaux et non nasaux associés à la rhinite allergique saisonnière et perannuelle (c.-à-d. éternuements, rhinorrhée, écoulement postnasal, congestion/obstruction nasale, larmoiement et rougeur oculaire, prurit dans le nez ou la gorge) et à l’urticaire idiopathique chronique (p. ex. prurit et éruptions).
1.1 Enfants
Enfants (moins de 12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées : Les données tirées d’études cliniques et de l’expérience semblent indiquer que l’utilisation dans la population gériatrique est associée à des différences sur le plan de l’innocuité ou de l’efficacité, et un bref exposé à ce sujet se trouve dans les sections appropriées (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières – Personnes âgées).
2 CONTRE-INDICATIONS
Les GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE sont contre-indiquées chez les patients qui ont une hypersensibilité connue à la cétirizine, à son composé mère, l’hydroxyzine, ou aux dérivés de la pipérazine, chez les patients qui présentent une hypersensibilité à l’un des autres ingrédients de la préparation ou chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine inférieure à 10 mL/min). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ».
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Ne pas dépasser la dose recommandée. Utilisation prolongée seulement selon les directives d’un médecin. Ne pas utiliser pendant plus de 14 jours chez des enfants, à moins d’indication contraire d’un médecin.
4.2 Dose recommandée et modification posologique
La dose initiale recommandée de GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE est de 5 à 10 mg, selon l’intensité des symptômes, administrée une fois par jour, avec ou sans nourriture. En cas de réponse insuffisante avec les teneurs de 5 ou de 10 mg en vente libre, une dose plus élevée peut être prescrite, si elle est nécessaire, jusqu’au maximum recommandé de 20 mg par jour. Le moment de l’administration, avec ou sans nourriture, peut être choisi en fonction des besoins de chaque patient.
Chez les patients atteints d’insuffisance hépatique et/ou rénale modérée ou chez les adultes de 65 ans ou plus, une dose initiale de 5 mg/jour est recommandée.
Les GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE ne doivent pas être administrées aux enfants de moins de 2 ans, à moins d’indication contraire d’un médecin.
Les études cliniques effectuées à ce jour s’appliquent à un traitement d’au plus 6 mois; une recommandation médicale est donc conseillée pour une utilisation à long terme.
Les instructions précises sur la prise des GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE sont fournies ci-dessous :
Gélules (gels liquides) (prises avec ou sans nourriture) :
- Adultes et enfants de 12 ans ou plus : Une gélule de 10 mg, une fois par jour.
4.4 Administration
Voir Dose recommandée et modification posologique ci-dessus à la section 4.2
4.5 Dose oubliée
Si une dose de ce médicament a été oubliée, il n’est pas nécessaire de la compenser. Sauter la dose oubliée et prendre la dose suivante au moment prévu. Ne pas prendre deux doses en même temps. Ne pas dépasser la dose quotidienne maximale.
5 SURDOSAGE
Des cas de surdosage sont survenus avec le chlorhydrate de cétirizine. Les symptômes observés après une surdose de cétirizine sont principalement dus à des effets sur le système nerveux central (SNC) ou évoquent un effet anticholinergique. Les effets indésirables suivants ont été signalés chez des patients ayant pris au moins 5 fois la dose quotidienne recommandée : confusion, diarrhée, étourdissements, fatigue, céphalées, malaise, mydriase, prurit, agitation, sédation, somnolence, stupeur, tachycardie, hypertension, tremblements et rétention urinaire. Des cas d’hyperactivité et de grande léthargie ont été observés chez des enfants. En cas de surdose aiguë, une évacuation du contenu gastrique est à envisager dans les heures suivantes. Il faut instaurer un traitement symptomatique et des mesures de soutien en tenant compte de tout médicament ingéré en concomitance. Il n’y a aucun antidote connu spécifique au chlorhydrate de cétirizine. La dialyse est peu utile pour retirer le chlorhydrate de cétirizine, et n’est pas efficace à moins qu’un agent dialysable n’ait été ingéré en concomitance. La dose orale létale minimale chez les rongeurs est d’au moins 590 fois la dose maximale évaluée dans les études cliniques.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Orale | Gélule (gels liquides), 10 mg | Hydroxytoluène butylé, gélatine, glycérine, polychaînes de haute masse moléculaire, mannitol, polyéthylène glycol, propylène glycol, eau purifiée, gomme laque, siméthicone, hydroxyde de sodium, sorbitan, sorbitol et dioxyde de titane. |
Description
GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE : Chaque gélule de gélatine molle ovale transparente, de couleur naturelle, porte le logo « 10 » imprimé à l’encre blanche et contient 10 mg de chlorhydrate de cétirizine. Produit offert en flacons de 12, de 25, de 40 et de 400.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
De très rares cas de réactions cutanées graves telles qu’une pustulose exanthématique aiguë généralisée (PEAG) ont été signalés avec des produits contenant de la cétirizine. Cette éruption pustuleuse aiguë peut se manifester de façon précoce ou tardive par de nombreuses petites pustules, non folliculaires pour la plupart, se formant sur un érythème œdémateux étendu localisé principalement sur les replis cutanés, le tronc et les extrémités supérieures, s’accompagnant parfois de fièvre. Les patients doivent faire l’objet d’une surveillance étroite.
Si les symptômes persistent ou empirent, ou si de nouveaux symptômes apparaissent, le patient doit cesser l’utilisation et consulter un médecin.
Activités qui requièrent de la vigilance : Des études réalisées à l’aide de mesures objectives n’ont fait ressortir aucun effet du chlorhydrate de cétirizine sur la fonction cognitive, les capacités motrices ou la latence du sommeil chez des volontaires en santé. Toutefois, au cours des essais cliniques, certains effets sur le SNC, en particulier de la somnolence, ont été observés. En cas de somnolence, les patients doivent être avertis de ne pas conduire de véhicules ni utiliser de machines et d’éviter de prendre les GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE en même temps que des substances sédatives, sinon la perte de vigilance et la perturbation du SNC pourraient s’accentuer (voir INTERACTIONS MÉDICAMENTEUSES).
Conduite de véhicules et utilisation de machines
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Respiratoire
Utilisation chez des patients asthmatiques : L’administration du chlorhydrate de cétirizine s’est révélée sûre chez les patients souffrant d’asthme léger ou modéré. Le chlorhydrate de cétirizine n’a pas causé d’exacerbation des symptômes de l’asthme.
7.1 Populations particulières
7.1.1 Femmes enceintes
Des doses orales allant jusqu’à 60, 188 et 133 fois la dose maximale évaluée chez l’être humain dans les études cliniques n’ont causé aucun effet tératogène chez des souris, des rats et des lapins, respectivement. Aucun effet sur la reproduction et la fertilité n’a été observé chez des souris mâles et femelles ayant reçu des doses allant jusqu’à 40 et 10 fois, respectivement, la dose maximale recommandée chez l’être humain. Chez des souris femelles, une dose orale 60 fois plus élevée que la dose maximale évaluée chez l’être humain dans les études cliniques n’a pas eu d’effet sur la mise bas ou la lactation. Même si elles n’ont révélé aucun effet indésirable pendant la gestation aux doses cliniquement pertinentes, les études chez les animaux ne permettent pas toujours de prédire la réponse chez l’être humain. Il n’y a pas eu d’études adéquates et bien contrôlées chez des femmes enceintes. Jusqu’à ce qu’il y ait de telles données, les GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE ne doivent pas être utilisées pendant la grossesse, sauf si un médecin les recommande.
7.1.2 Allaitement
Femmes qui allaitent : Des études menées chez des beagles montrent qu’environ 3 % de la dose est excrétée dans le lait. Le degré d’excrétion dans le lait maternel humain est inconnu. L’utilisation des GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE chez les femmes qui allaitent n’est pas recommandée, à moins d’indication contraire d’un médecin.
7.1.3 Enfants
À moins d’indication contraire d’un médecin, les GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE ne doivent pas être administrées à des enfants de moins de 12 ans (voir POSOLOGIE ET ADMINISTRATION).
7.1.4 Personnes âgées
Le chlorhydrate de cétirizine a été bien toléré par les patients de 65 ans ou plus. Sa clairance est réduite en proportion de la clairance de la créatinine. Chez les patients dont la clairance de la créatinine est réduite (p. ex. ceux qui présentent une insuffisance rénale modérée), une dose initiale de 5 mg/jour est recommandée (voir Pharmacocinétique).
Des élévations de certaines mesures (transaminases) de la fonction hépatique ont parfois été notées pendant un traitement par le chlorhydrate de cétirizine. Leur fréquence a été de 1,6 % dans les essais de courte durée et de 4,4 % dans les essais de 6 mois. Ces élévations des taux d’enzymes hépatiques, principalement des taux d’alanine aminotransférase (ALT), ont en général été réversibles. Aucun signe d’ictère ou d’hépatite n’était présent, et la signification clinique est actuellement inconnue. Par conséquent, les GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE doivent être utilisées avec prudence chez les patients ayant une hépatopathie préexistante. Chez les patients atteints d’insuffisance hépatique modérée, une dose initiale de 5 mg est recommandée.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans le cadre des programmes de développement clinique (nationaux et internationaux), le chlorhydrate de cétirizine a été évalué chez plus de 6000 patients traités par des doses quotidiennes allant de 5 à 20 mg. Les effets indésirables les plus courants ont été les céphalées et la somnolence (voir le paragraphe ci-dessous). Les céphalées ont été signalées à la même fréquence avec le chlorhydrate de cétirizine qu’avec le placebo. La somnolence associée au chlorhydrate de cétirizine est survenue à une fréquence liée à la dose, et a été principalement d’intensité légère ou modérée. Le profil d’effets indésirables chez les enfants montre que la somnolence est moins fréquente que chez les adultes.
Il ne faut pas mal interpréter la fréquence de somnolence signalée au cours des études contrôlées par placebo portant sur l’efficacité de la cétirizine, car ces études n’étaient pas conçues ni dotées de la puissance nécessaire pour évaluer la somnolence ou l’absence de somnolence. Plusieurs études contrôlées par placebo ont démontré, à partir de tests objectifs et subjectifs chez des volontaires en bonne santé, que le chlorhydrate de cétirizine à des doses allant jusqu’à 10 mg diffère peu du placebo pour ce qui est de la perturbation du SNC ou de la capacité d’exécution des tâches.
La plupart des effets indésirables signalés durant le traitement par le chlorhydrate de cétirizine au cours des essais cliniques ont été d’intensité légère ou modérée. Le taux d’abandons dus à des effets indésirables avec le chlorhydrate de cétirizine n’a pas été très différent de celui observé avec le placebo (1,0 % contre 0,6 %, respectivement, dans les essais contrôlés par placebo). Aucune différence fondée sur le sexe ou le poids corporel n’a été associée à la fréquence des effets indésirables.
Des élévations passagères et réversibles des taux de transaminases hépatiques sont parfois survenues pendant un traitement par le chlorhydrate de cétirizine, sans signes d’ictère, d’hépatite ou d’autres anomalies cliniques.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables signalés à une fréquence supérieure à 1/50 (2 %) au cours des essais cliniques sont énumérés aux tableaux 1 et 2.
TABLEAU 1
EFFETS INDÉSIRABLES SIGNALÉS AU COURS DES ESSAIS CONTRÔLÉS PAR PLACEBO SUR LE CHLORHYDRATE DE CÉTIRIZINE (DOSE MAXIMALE DE 10 mg) À DES TAUX DE 2 % OU PLUS (fréquence [%])
| Effet indésirable | Chlorhydrate de cétirizine (N = 3260) | Placebo (N = 3061) | Différence de pourcentage |
|---|---|---|---|
| Céphalées | 7,42 | 8,07 | (0,65)* |
| Sécheresse buccale | 2,09 | 0,82 | 1,27 |
| Somnolence | 9,63 | 5,00 | 4,63 |
( )* = fréquence plus élevée dans le groupe placebo.
TABLEAU 2
EFFETS INDÉSIRABLES SIGNALÉS AU COURS DES ESSAIS CONTRÔLÉS PAR PLACEBO SUR LE CHLORHYDRATE DE CÉTIRIZINE AUX ÉTATS-UNIS (DOSE QUOTIDIENNE TOTALE DE 20 mg) À DES TAUX DE 2 % OU PLUS (fréquence [%])
| Effet indésirable | Chlorhydrate de cétirizine 20 mg (N = 272) | Placebo (N = 671) | Différence de pourcentage |
|---|---|---|---|
| Somnolence | 23,9 | 7,7 | 16,2 |
| Céphalées | 16,5 | 18,8 | (2,3)* |
| Sécheresse buccale | 7,7 | 1,5 | 6,2 |
| Fatigue | 7,0 | 2,4 | 4,6 |
| Nausées | 2,9 | 4,2 | (1,3)* |
( )* = fréquence plus élevée dans le groupe placebo.
D’autres effets, énumérés ci-dessous, sont survenus plus rarement (taux égal ou inférieur à 2 %) chez 3982 patients ayant reçu le chlorhydrate de cétirizine au cours d’essais menés un peu partout dans le monde, dont une étude ouverte d’une durée de 6 mois; le lien de causalité avec l’administration de chlorhydrate de cétirizine n’a pas été établi.
Point d’application : réaction au point d’application, inflammation au point d’injection
Système nerveux autonome : anorexie, rétention urinaire, bouffées vasomotrices, sialorrhée
Système cardiovasculaire : palpitations, tachycardie, hypertension, arythmie, insuffisance cardiaque
Systèmes nerveux central et périphérique : fatigue, étourdissements, insomnie, nervosité, paresthésie, confusion, hyperkinésie, hypertonie, migraine, tremblements, vertiges, crampes aux jambes, ataxie, dysphonie, coordination anormale, hyperesthésie, hypoesthésie, myélite, paralysie, ptose, trouble de l’élocution, secousses musculaires, lacune du champ visuel
Système endocrinien : trouble thyroïdien
Appareil digestif : nausées, pharyngite, augmentation de l’appétit, dyspepsie, douleur abdominale, diarrhée, flatulences, constipation, vomissements, stomatite ulcéreuse, trouble lingual, aggravation de caries dentaires, stomatite, altération de la couleur de la langue, œdème lingual, gastrite, rectorragie, hémorroïdes, méléna, fonction hépatique anormale
Appareil génito-urinaire : polyurie, infection des voies urinaires, cystite, dysurie, hématurie, urine anormale
Audition et appareil vestibulaire : otalgie, acouphène, surdité, ototoxicité
Métabolisme et nutrition : soif, œdème, déshydratation, diabète
Appareil locomoteur : myalgie, arthralgie, trouble osseux, arthrose, trouble des tendons, arthrite, faiblesse musculaire
Psychiatrie : dépression, labilité affective, trouble de la concentration, anxiété, dépersonnalisation, rêves anormaux ou cauchemars, pensées anormales, agitation, amnésie, baisse de libido, euphorie
Mécanisme de résistance : trouble de la cicatrisation, herpès, infection, infection fongique, infection virale
Appareil respiratoire : épistaxis, rhinite, toux, trouble respiratoire, bronchospasme, dyspnée, infection des voies respiratoires supérieures, hyperventilation, sinusite, augmentation de la quantité d’expectorations, bronchite, pneumonie
Appareil reproducteur : dysménorrhée, trouble menstruel, douleur aux seins (femmes), métrorragie, leucorrhée, ménorragie, grossesse non désirée, vaginite, trouble des testicules
Système réticuloendothélial : lymphadénopathie
Peau : prurit, éruption cutanée, trouble cutané, peau sèche, urticaire, acné, dermatite, éruption érythémateuse, sudation accrue, alopécie, œdème de Quincke, furonculose, éruption bulleuse, eczéma, hyperkératose, hypertrichose, réaction de photosensibilité, réaction de photosensibilité toxique, éruption maculopapulaire, séborrhée, purpura
Organes des sens : dysgueusie, agueusie, parosmie
Vision : anomalie des yeux, vision anormale, douleur oculaire, conjonctivite, xérophtalmie, glaucome, hémorragie oculaire
Organisme entier : gain de poids, dorsalgie, malaise, douleur, douleur thoracique, fièvre, asthénie, œdème généralisé, œdème périorbitaire, œdème périphérique, raideurs, œdème des jambes, œdème facial, bouffées de chaleur, distension abdominale, réaction allergique, polype nasal
8.3 Effets indésirables peu courants observés au cours des essais cliniques
(fréquence < 1 %)
Un gain pondéral a été signalé en tant qu’effet indésirable chez 0,4 % des patients ayant reçu la cétirizine pendant les essais contrôlés par placebo. Au cours d’une étude ouverte de 6 mois, le gain pondéral moyen était de 2,8 % après 20 semaines et n’a pas été suivi d’une prise de poids additionnelle à la 26e semaine.
Dans une étude contrôlée par placebo de 6 semaines menée chez 186 patients atteints de rhinite allergique et d’asthme léger ou modéré, le chlorhydrate de cétirizine à 10 mg une fois par jour a soulagé les symptômes de rhinite sans altérer la fonction respiratoire. Cette étude confirme que l’administration de chlorhydrate de cétirizine est sûre chez les patients atteints de rhinite allergique qui souffrent d’asthme léger ou modéré.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Des élévations passagères et réversibles des taux de transaminases hépatiques sont parfois survenues pendant un traitement par le chlorhydrate de cétirizine.
8.5 Effets indésirables observés après la mise en marché
D’autres effets indésirables du médicament ont été recensés après la commercialisation de la cétirizine : vision floue, enflure des yeux, sensation d’état anormal, énurésie, fonction hépatique anormale (hausses des taux de transaminases, de phosphatases alcalines, d’alanine aminotransférase, d’aspartate aminotransférase, de γ-glutamyl transférase et de bilirubine), dysfonction érectile, hallucinations, dysgueusie, dyskinésie, dystonie, trouble de la mémoire, tremblements, arthralgie, rétention urinaire, éruption fixe d’origine médicamenteuse, prurit, prurit à l’arrêt du traitement et prise de poids.
Dans le cadre de la pharmacovigilance, d’autres effets indésirables rares, mais potentiellement graves, ont été signalés : anémie hémolytique, thrombopénie, dyskinésie orofaciale, hypotension grave, anaphylaxie, hépatite (y compris lésion hépatique d’origine médicamenteuse et autres types d’hépatite non infectieuse), glomérulonéphrite, mortinaissance, cholestase et pustulose exanthématique aiguë généralisée. Des cas isolés de crises convulsives, de syncope, d’agressivité et de réactions d’hypersensibilité ont aussi été signalés en tant qu’effets indésirables du médicament.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Des études sur les interactions avec l’alcool ou le diazépam montrent que le chlorhydrate de cétirizine, aux doses thérapeutiques, n’augmente pas l’altération des capacités motrices et des facultés mentales induite par l’alcool ou par le diazépam.
Le médicament ne doit pas être utilisé avec des substances sédatives telles que l’alcool et certains autres médicaments, dont des anxiolytiques, des somnifères, des antihistaminiques, des antidépresseurs, des relaxants musculaires ou des analgésiques sur ordonnance, en raison des possibles interactions.
9.3 Interactions médicament-comportement
Aucune interaction avec le mode de vie n’a été établie.
9.4 Interactions médicament-médicament
Aucune interaction cliniquement importante n’a été notée avec la théophylline, la pseudoéphédrine, la cimétidine, l’érythromycine et le kétoconazole. Selon des données épidémiologiques, il n’y aurait pas non plus d’interactions avec les autres antibiotiques de type macrolide ou les antifongiques de type imidazole. Au cours des essais cliniques, le chlorhydrate de cétirizine a été administré sans danger avec des bêta-agonistes, des anti-inflammatoires non stéroïdiens, des contraceptifs oraux, des analgésiques narcotiques, des corticostéroïdes, des antagonistes des récepteurs H2, des céphalosporines, des pénicillines, des hormones thyroïdiennes et des diurétiques thiazidiques. En cas de somnolence, l’utilisation concomitante de chlorhydrate de cétirizine et de substances sédatives doit être évitée, sinon la perte de vigilance et la perturbation du SNC pourraient s’accentuer (voir Activités qui requièrent de la vigilance).
Compte tenu (1) de son taux relativement bas d’élimination par les voies métaboliques; (2) de son absence d’effet sur les intervalles QT corrigés à des concentrations plasmatiques de 3 fois les doses thérapeutiques maximales; et (3) de son absence d’interactions apparentes avec le kétoconazole ou l’érythromycine, la cétirizine est peu susceptible d’avoir des interactions cliniquement importantes avec d’autres macrolides (p. ex. clarithromycine) ou d’autres antifongiques de type imidazole (p. ex. itraconazole) chez les patients ayant des fonctions rénale et hépatique normales. Bien qu’il n’existe pas encore de données sur ces autres médicaments, aucune donnée épidémiologique (base des données d’innocuité de 6490 patients évalués dans le cadre d’études américaines et canadiennes) ne permet de conclure à des interactions entre des antibiotiques de type macrolide et/ou des antifongiques de type imidazole pris par voie orale et la cétirizine ou l’hydroxyzine. Les données épidémiologiques ne semblent pas indiquer que le nombre d’effets indésirables, cardiaques ou non cardiaques, est accru chez les patients traités en concomitance par la cétirizine et un macrolide ou un antifongique de type imidazole.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-épreuves de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le chlorhydrate de cétirizine, un métabolite humain actif de l’hydroxyzine, est un composé anti-allergique qui est un antagoniste des récepteurs H1 de l’histamine; ses principaux effets font intervenir une inhibition sélective des récepteurs H1 périphériques. Le chlorhydrate de cétirizine se distingue des autres antagonistes des récepteurs H1 de l’histamine par la présence d’une fonction acide carboxylique. Cette différence pourrait expliquer en partie la sélectivité du chlorhydrate de cétirizine observée dans les modèles pharmacologiques et ses propriétés pharmacocinétiques particulières chez l’être humain.
10.2 Pharmacodynamie
L’activité antihistaminique du chlorhydrate de cétirizine a été bien documentée dans divers modèles animaux et humains. Dans des modèles animaux in vivo, l’activité anticholinergique ou antisérotoninergique a été négligeable. Aucune affinité mesurable pour des récepteurs autres que le H1 n’a été détectée au cours d’études in vitro du profil de liaison aux récepteurs. Des études autoradiographiques ont indiqué que la pénétration dans le cerveau était négligeable. La cétirizine administrée par voie générale n’occupe pas beaucoup de récepteurs H1 cérébraux. Plusieurs études comportant des tests objectifs et subjectifs chez des volontaires en bonne santé ont montré qu’à des doses allant jusqu’à 10 mg, le chlorhydrate de cétirizine n’a pas été très différent du placebo en ce qui a trait à la perturbation du SNC, à la somnolence diurne, aux temps de réaction, à la vigilance, à la capacité d’exécution des tâches, à la dépression objective du SNC et aux diverses autres mesures de la fonction cognitive.
Le chlorhydrate de cétirizine n’exacerbe pas l’asthme et est efficace contre plusieurs troubles à médiation par l’histamine. Chez les adultes humains, des doses orales de 5 à 20 mg inhibent fortement l’apparition de papules d’urticaire causées par l’injection intradermique d’histamine. Le délai d’action est de 20 (50 % des sujets) à 60 minutes (95 % des sujets) et les effets persistent pendant au moins 24 heures après l’administration d’une dose unique. Ces doses inhibent aussi les effets de l’injection intradermique de divers autres médiateurs ou histaminolibérateurs de même que les éléments de la cascade de l’allergie, y compris la réaction inflammatoire allergique à une provocation antigénique sur la peau.
D’après des études menées chez des volontaires normaux, le chlorhydrate de cétirizine à des doses de 5 à 20 mg inhibe fortement l’apparition de papules d’urticaire causées par l’injection intradermique d’histamine. Le début d’action correspond à l’atteinte des concentrations plasmatiques maximales, et le blocage important persiste pendant au moins 24 heures après l’administration d’une dose unique. Le chlorhydrate de cétirizine inhibe aussi les effets de divers autres médiateurs ou histaminolibérateurs injectés par voie intradermique, de même que l’urticaire induite par le froid.
Chez les sujets souffrant d’asthme léger, le chlorhydrate de cétirizine à des doses de 5 à 20 mg bloque très efficacement la bronchoconstriction due à l’histamine nébulisée, le blocage étant pratiquement total après l’administration d’une dose de 20 mg; une légère réduction du tonus bronchique au repos est aussi observée.
Au cours d’études chez des sujets normaux comprenant des évaluations objectives des capacités psychomotrices, le chlorhydrate de cétirizine à des doses d’au plus 20 mg n’a pas produit de changements importants au test itératif de latence à l’endormissement, une mesure de la somnolence diurne, par rapport au placebo. Toutefois, l’hydroxyzine à 25 mg a causé une diminution statistiquement significative du délai d’endormissement. Lorsque la vigilance a été mesurée à partir du seuil de fusion du papillotement, elle a été peu modifiée par le chlorhydrate de cétirizine, mais a été réduite considérablement par l’hydroxyzine. Dans cette étude, le chlorhydrate de cétirizine à 10 et à 20 mg et l’hydroxyzine à 25 mg ont eu une activité antihistaminique équipotente, telle qu’elle a été déterminée par la suppression des papules cutanées dues à l’histamine.
Plusieurs études contrôlées à la fois par placebo et par témoin positif avec multiples permutations, où la perturbation du SNC et des capacités a été évaluée par des méthodes objectives et subjectives chez des sujets normaux, ont montré que le chlorhydrate de cétirizine à 10 mg ne différait pas du placebo. Les témoins positifs utilisés dans ces études consistaient en antihistaminiques sédatifs, tels que la diphenhydramine, l’hydroxyzine et la triprolidine, et servaient à confirmer que les tests pouvaient détecter les perturbations. Les méthodes objectives suivantes ont été utilisées : test itératif de latence à l’endormissement (surveillance par électroencéphalographie), fréquence critique de fusion du papillotement, temps de réaction à choix, test de poursuite continue, test verbal, simulation de conduite et de chaîne de montage et conduite réelle sur la route. Les méthodes subjectives étaient l’autoévaluation avec l’échelle visuelle analogue (EVA) et l’échelle de somnolence de Stanford de même que les évaluations subjectives des moniteurs de conduite.
Compte tenu des cas de torsades de pointes et d’allongement de l’intervalle QT signalés avec les antihistaminiques récents, et de l’interaction métabolique/pharmacocinétique des antihistaminiques avec l’érythromycine et le kétoconazole, trois études ont été menées en vue d’évaluer les effets de la cétirizine sur la pharmacocinétique et sur les paramètres ECG et ses possibles interactions avec le kétoconazole et l’érythromycine. Ces études indiquent que la cétirizine, employée seule ou combinée à l’érythromycine ou au kétoconazole, ne cause pas d’allongement cliniquement important de l’intervalle QTc. Selon les résultats observés, la cétirizine n’a pas eu d’effet sur la pharmacocinétique de l’érythromycine ou du kétoconazole et ces deux composés n’ont pas eu d’effet sur la pharmacocinétique de la cétirizine.
Protocole 90CK16-0497 : Il n’y a pas eu de différences statistiquement significatives entre les traitements pour ce qui est de la variation de l’intervalle QTc moyen initial, signe que l’administration répétée de cétirizine tant à la dose quotidienne maximale évaluée dans les études cliniques (20 mg) qu’à 3 fois la dose maximale évaluée dans les études cliniques (60 mg 1 fois par jour) n’a pas eu d’effet sur l’intervalle QTc comparativement à un effet placebo. La cétirizine n’a pas eu d’effet statistiquement significatif sur l’intervalle QT (non corrigé) ni sur la fréquence cardiaque mesurée par l’intervalle RR. L’absence d’interaction traitement-jour statistiquement significative pour chacun de ces 3 paramètres montre que les résultats ont été constants pour tous les jours d’administration d’une dose, ce qui semble indiquer que, dans les 7 premiers jours de traitement, la cétirizine ne produit pas d’effet transitoire précoce ni d’effet cumulatif tardif. Il n’y a pas eu non plus de différences importantes pour les variations moyennes des intervalles QTc, QT et RR mesurés avant, puis 1, 2, 4 et 6 heures après la prise d’une dose; par rapport au placebo, la cétirizine n’a donc aucun effet aigu sur l’intervalle QT ou la fréquence cardiaque à quelque moment que ce soit dans les heures suivant son administration pendant au plus 7 jours. Les courbes de la concentration plasmatique de cétirizine en fonction du temps ont été proportionnelles à la dose.
Un allongement d’au moins 10 % de l’intervalle QTc est survenu chez 4 sujets (19,1 %) et 6 sujets (28,6 %) pendant le traitement par la cétirizine à 20 mg et à 60 mg, respectivement, contre 6 sujets (28,6 %) sous placebo. Ces taux d’incidence n’ont pas été significativement différents. Les allongements les plus marqués par rapport à la valeur initiale ont été de 15,6 %, de 19,0 % et de 15,4 % pour le placebo, la cétirizine à 20 mg et la cétirizine à 60 mg, respectivement.
Protocole 92KC16-0604 : Les objectifs de cette étude étaient de déterminer, chez de jeunes hommes en bonne santé, si la cétirizine induit un allongement de l’intervalle QT en présence d’érythromycine et s’il existe des interactions pharmacocinétiques entre la cétirizine et l’érythromycine. Il s’agissait d’une étude croisée avec deux permutations, en mode ouvert (à l’insu du cardiologue) et à répartition aléatoire sur des doses multiples, avec période sans médicaments, basée sur les deux schémas thérapeutiques suivants :
| Schéma 1 | Jour 1 : Jours 2 à 6 : | placebo 1 fois par jour 20 mg de cétirizine 1 fois par jour |
|---|---|---|
| Jours 7 à 16 : | 500 mg d’érythromycine toutes les 8 heures et 20 mg de cétirizine 1 fois par jour | |
| Schéma 2 | Jour 1 : Jours 2 à 6 : | placebo 1 fois par jour 500 mg d’érythromycine toutes les 8 heures |
| Jours 7 à 16 : | 500 mg d’érythromycine toutes les 8 heures et 20 mg de cétirizine 1 fois par jour |
Après 5 jours de traitement par la cétirizine seule et l’érythromycine seule, la variation moyenne de l’intervalle QT corrigé au moyen de la formule de Hodges (QTcH) par rapport à la valeur initiale a été de −5,10 ms et de 3,01 ms, respectivement. Après l’administration du traitement d’association pendant les 10 jours suivants, les variations moyennes de l’intervalle QTcH par rapport à la valeur initiale ont été de −3,71 ms et de −0,39 ms chez les sujets ayant d’abord reçu, respectivement, la cétirizine et l’érythromycine en monothérapie. À partir de ces variations moyennes, l’effet dû à l’interaction des médicaments a été estimé à 0,03 ms, ce qui n’est pas significativement différent de zéro sur le plan statistique. Ainsi, tout effet possible sur les variations de l’intervalle QTcH attribuable à l’un des médicaments n’est pas modifié par la présence de l’autre, et l’effet du traitement d’association sur l’intervalle QTcH est la somme des effets de chaque médicament. L’effet estimatif de la cétirizine est de −5,08 ms, une réduction statistiquement significative par rapport à la valeur initiale. L’effet estimatif de l’érythromycine, de 3,03 ms, n’a pas été statistiquement significatif. Ces résultats indiquent que la cétirizine n’a pas induit d’allongement moyen de l’intervalle QTcH et que le traitement d’association, dont l’effet était seulement la somme des effets de chaque médicament (estimée à −2,05), n’entraîne aucun allongement moyen important.
Aucun sujet n’a connu d’allongement de l’intervalle QTcH de 10 % par rapport à la valeur initiale pendant le traitement par la cétirizine seule. Un allongement de 10 % ou plus a été observé au moins 1 fois chez 8 sujets. Un allongement de 10 % ou plus de l’intervalle QTcH est survenu chez 2 sujets (13,3 %) pendant le traitement par l’érythromycine, chez 2 sujets (14,3 %) pendant le traitement d’association suivant la monothérapie par la cétirizine et chez 4 sujets (26,7 %) pendant le traitement d’association suivant la monothérapie par l’érythromycine. L’allongement maximal chez un sujet de l’étude a été de 17,8 % et s’est produit au cours de la monothérapie par l’érythromycine. La cétirizine et l’érythromycine n’ont pas eu d’interaction pharmacocinétique importante lorsqu’elles ont été administrées en concomitance aux doses thérapeutiques.
Protocole 92CK16-0603 : Les objectifs de cette étude étaient de déterminer, chez de jeunes hommes en bonne santé, si la cétirizine induit un allongement de l’intervalle QT en présence de kétoconazole et s’il existe des interactions pharmacocinétiques entre la cétirizine et le kétoconazole. Il s’agissait d’une étude croisée avec deux permutations, en mode ouvert (à l’insu du cardiologue) et à répartition aléatoire sur des doses multiples, basée sur les deux schémas thérapeutiques suivants :
| Schéma 1 | Jour 1 : Jours 2 à 6 : Jours 7 à 16 : | placebo 1 fois par jour 400 mg de kétoconazole 1 fois par jour 400 mg de kétoconazole 1 fois par jour et 20 mg de cétirizine 1 fois par jour |
|---|---|---|
| Schéma 2 | Jour 1 : | placebo 1 fois par jour |
Jours 2 à 6 : Jours 7 à 16 : | placebo 1 fois par jour 20 mg de cétirizine 1 fois par jour |
Il n’y a eu aucun effet statistiquement significatif dû à l’interaction des médicaments sur la variation de l’intervalle QTcH par rapport à la valeur initiale. Ce résultat signifie que l’effet du traitement d’association sur les variations de l’intervalle QTcH est égal à la somme des effets de la cétirizine et du kétoconazole. Chaque médicament utilisé en monothérapie a eu des effets statistiquement significatifs sur la variation de l’intervalle QTcH par rapport à la valeur initiale, l’allongement moyen ayant été de 8,16 ms et de 8,32 ms pour la cétirizine et le kétoconazole, respectivement. À partir de ces chiffres, l’effet du traitement d’association sur les variations de l’intervalle QTcH est estimé à 16,48 ms.
Aucun sujet n’a connu d’allongement de 10 % ou plus de l’intervalle QTc pendant le traitement de 5 jours par le placebo. Un allongement de 10 % ou plus de l’intervalle QTc est survenu chez 2 sujets (13,3 %) pendant le traitement de 10 jours par la cétirizine, chez 1 sujet (6,3 %) pendant le traitement de 5 jours par le kétoconazole et chez 5 sujets (31,3 %) au cours du traitement d’association (2 pendant la phase I de l’étude et 3 pendant la phase II de l’étude). L’allongement maximal chez un sujet de l’étude a été de 14,3 % et s’est produit pendant le traitement d’association. La cétirizine n’a pas eu d’effet important sur la pharmacocinétique plasmatique du kétoconazole.
Selon l’intervalle QT corrigé au moyen de la formule de Bazett, 3 sujets ont connu un total de 12 épisodes d’intervalle QTc > 440 ms, répartis comme suit : 1 épisode pendant le traitement par le placebo, 4 pendant le traitement par la cétirizine et 7 pendant le traitement d’association. Ces épisodes d’intervalle QTc > 440 ms ont été sporadiques et non soutenus.
Les résultats de l’étude basée sur le protocole 90CK16-0497 démontrent que la cétirizine utilisée seule en doses multiples allant jusqu’à 60 mg (3 fois la dose maximale recommandée de 20 mg) ne cause pas d’allongement de l’intervalle QTc. La cétirizine n’a pas allongé l’intervalle QTc moyen ni augmenté le pourcentage de patients dont l’intervalle QTc a été allongé de 10 % ou plus après l’administration d’une dose. La pharmacocinétique de la cétirizine a été linéaire sur toute la plage des doses et aucun allongement du QTc lié à la dose n’a été observé. Les résultats des études basées sur les protocoles 92CK16-0603 et 0604 démontrent qu’il n’y a pas eu, entre la cétirizine et le kétoconazole ou l’érythromycine, d’interaction ayant un effet important sur l’intervalle QTc. À la dose maximale recommandée de 20 mg par jour, la cétirizine n’a pas allongé l’intervalle QTc lorsqu’elle a été administrée en association avec le kétoconazole à 400 mg 1 fois par jour ou avec l’érythromycine à 500 mg toutes les 8 heures pendant 10 jours. Par ailleurs, la cétirizine n’a entraîné aucun changement important de la pharmacocinétique du kétoconazole ou de l’érythromycine, et la pharmacocinétique de la cétirizine n’a pas été modifiée par le kétoconazole ou l’érythromycine.
Pour ce qui est de l’effet de la cétirizine employée seule sur l’intervalle QTc dans les études sur les interactions, le résultat a été un léger raccourcissement non important sur le plan clinique dans l’étude sur les interactions érythromycine-cétirizine, et un petit allongement non important sur le plan clinique dans l’étude sur les interactions cétirizine-kétoconazole. Toutefois, ce petit allongement peut être dû à d’autres facteurs. Par exemple, dans l’étude basée sur le protocole 0497, un petit allongement de l’intervalle QTc a été observé avec le placebo. Pour qu’il soit plus facile de comparer les données de l’étude sur la cétirizine à des doses de 20 à 60 mg (protocole 90CK16-0497) et celles des deux études sur les interactions, une analyse a été effectuée au moyen de la formule de Hodges pour l’intervalle QTc et de modèles statistiques semblables à ceux utilisés pour les analyses des études sur les interactions. D’après cette analyse, des allongements de l’intervalle QTc de 5,4 ms, de 3,0 ms et de 7,3 ms pour le placebo, la cétirizine à 20 mg et la cétirizine à 60 mg, respectivement, ont été observés à la fin de la période de traitement de 7 jours. L’intervalle RR a été raccourci dans tous les groupes de traitement, y compris le groupe placebo. L’allongement associé au placebo indique que d’autres facteurs pourraient influer sur l’intervalle QTc, tels qu’un déconditionnement au cours du confinement, ce qui est essentiellement un effet de temps.
Dans une étude multicentrique de 4 semaines, contrôlée par placebo, à double insu et à groupes parallèles durant laquelle, au total, 205 enfants de 6 à 11 ans atteints de rhinite allergique saisonnière ont été traités par la cétirizine à 5 mg (n = 66) ou à 10 mg (n = 69) ou par un placebo (n = 70), l’analyse des variations moyennes entre le tracé ECG initial et le dernier tracé ou les tracés ECG obtenus de 11 à
17 jours après le début de l’étude, à partir des données ECG disponibles de 202 patients, a révélé que le traitement par la cétirizine n’avait pas causé d’allongement moyen statistiquement plus grand par rapport au placebo. Aucun des 202 patients n’a eu d’allongement de 20 % ou plus par rapport à l’intervalle QTc initial. De plus, le nombre de patients ayant eu un allongement de 10 à 20 % de l’intervalle QTc a été similaire dans les groupes de traitement.
10.3 Pharmacocinétique
Absorption :
Chez les adultes, le chlorhydrate de cétirizine est rapidement absorbé après son administration par voie orale. La concentration plasmatique maximale (Cmax) produite par une dose de 10 mg est d’environ 300 ng/mL et est atteinte après environ 1 heure. La prise du chlorhydrate de cétirizine avec de la nourriture ne modifie pas la biodisponibilité, selon l’aire sous la courbe (ASC), mais retarde l’absorption d’environ 1 heure et réduit la Cmax de 23 %.
Lorsque le comprimé orodispersible est pris avec un repas riche en matières grasses, le degré d’absorption de la cétirizine mesuré par l’ASCt ne change pas, mais l’absorption est retardée d’environ 3 heures et la Cmax, réduite d’environ 37 % par rapport aux valeurs obtenues lorsque le comprimé orodispersible est pris à jeun.
Le chlorhydrate de cétirizine est rapidement absorbé après son administration par voie orale. Les concentrations plasmatiques maximales après l’administration d’une dose de 10 mg sont d’environ 300 ng/mL et le temps d’atteinte (Tmax) est d’environ 1 heure. La prise avec de la nourriture ralentit quelque peu l’absorption (Cmax plus basse et Tmax plus long), mais ne modifie pas la biodisponibilité, telle qu’elle est mesurée par l’ASC. Le taux de liaison aux protéines plasmatiques est de 93 %. Le volume apparent de distribution, de 0,45 L/kg, laisse croire à une distribution extravasculaire importante. La demi-vie d’élimination plasmatique est d’environ 8 heures et ne change pas avec l’administration de doses multiples. Les concentrations plasmatiques sont proportionnelles à la dose pour la plage de doses de 5 à 20 mg évaluée au cours des études cliniques.
Distribution :
Le taux de liaison aux protéines plasmatiques est de 93 % dans la plage de concentrations évaluée au cours des études cliniques.
Métabolisme :
Chez les adultes, le chlorhydrate de cétirizine est métabolisé de façon moins intensive que les autres antihistaminiques, et environ 60 % d’une dose administrée est excrétée sous forme inchangée dans les 24 heures suivantes. La forte biodisponibilité est associée à une variation généralement faible des concentrations sanguines entre les sujets. Elle est attribuable surtout au faible métabolisme de premier passage. Un seul métabolite a été identifié chez l’être humain, à savoir le produit de désalkylation oxydative du groupe carboxyméthyle terminal. L’activité antihistaminique de ce métabolite est négligeable.
Élimination :
La demi-vie d’élimination plasmatique est de quelque 8 à 9 heures et ne change pas avec l’administration de doses multiples. Pour la plage de doses de 5 à 20 mg évaluée au cours des études cliniques, la pharmacocinétique est indépendante de la dose et les concentrations plasmatiques sont proportionnelles à la dose administrée.
Contrairement aux autres antihistaminiques connus, le chlorhydrate de cétirizine subit un métabolisme moins intensif et environ 60 % d’une dose administrée est excrétée sous forme inchangée dans l’urine, ce qui se traduit par une forte biodisponibilité et une faible variation des concentrations sanguines d’un sujet à l’autre ou chez un même sujet. Une étude faite avec du chlorhydrate de cétirizine marqué au carbone 14 a montré que la radioactivité plasmatique vient en grande partie du composé mère. Un seul métabolite a été identifié chez l’être humain, soit le produit de désalkylation oxydative du groupe carboxyméthyle terminal. L’activité antihistaminique de ce métabolite est négligeable.
La clairance corporelle totale du chlorhydrate de cétirizine est réduite chez les sujets ayant un dysfonctionnement rénal, mais ne change à peu près plus en deçà d’une clairance de la créatinine d’environ 30 à 50 mL/min. Les concentrations plasmatiques de chlorhydrate de cétirizine ne sont pratiquement pas modifiées par l’hémodialyse, et la demi-vie d’élimination plasmatique chez les patients en dialyse est d’environ 20 heures. L’ASC des concentrations plasmatiques est augmentée d’environ 3 fois chez ces patients.
La clairance du chlorhydrate de cétirizine est réduite chez les patients âgés, mais seulement en proportion de la baisse de la clairance de la créatinine. Ainsi, chez 16 patients âgés en moyenne de 77 ans, la demi-vie a été augmentée à 12 heures. Au cours d’un essai clinique, les concentrations sanguines de chlorhydrate de cétirizine ont été surveillées chez 59 patients de 60 à 82 ans ayant reçu 10 mg de chlorhydrate de cétirizine par jour pendant 3 semaines, et aucune accumulation excessive de chlorhydrate de cétirizine n’a été notée.
L’ASC et la Cmax chez les enfants recevant les mêmes doses que les adultes sont plus élevées que chez les adultes, en proportion du poids corporel moindre; toutefois, la clairance corporelle totale normalisée en fonction du poids augmente aussi en même temps et la demi-vie d’élimination est réduite à 5,6 heures.
Populations et états pathologiques particuliers
Insuffisance hépatique/insuffisance rénale
Chez les patients présentant une insuffisance hépatique ou rénale légère ou modérée, la clairance corporelle totale du chlorhydrate de cétirizine est diminuée tandis que l’ASC et la demi-vie sont augmentées de 2 à 3 fois. La clairance est réduite en proportion du déclin de la clairance de la créatinine. Les concentrations plasmatiques ne sont pas modifiées par l’hémodialyse. Chez les patients en dialyse, la demi-vie d’élimination plasmatique est d’environ 20 heures et l’ASC des concentrations plasmatiques est plus ou moins triplée.
PHARMACOLOGIE CHEZ LES ANIMAUX
Le chlorhydrate de cétirizine s’est révélé être un puissant antagoniste des récepteurs H1 dans 14 études menées chez les animaux dans le but d’évaluer son activité antihistaminique in vivo. La sélectivité du chlorhydrate de cétirizine pour les récepteurs H1 a également été confirmée par des études sur des organes isolés et des études in vitro sur la liaison aux récepteurs. Il a été démontré que le chlorhydrate de cétirizine inhibe les réactions bronchiques et cutanées induites par l’histamine endogène et exogène.
Des études autoradiographiques avec du chlorhydrate de cétirizine radiomarqué chez le rat ont indiqué que la pénétration dans le cerveau était négligeable. Des épreuves ex vivo chez la souris ont montré que le chlorhydrate de cétirizine administré par voie générale occupe peu les récepteurs H1 cérébraux. Dans différents modèles de comportement animaux et différentes études neuropharmacologiques chez des souris, des rats et des chiens, le chlorhydrate de cétirizine n’a pas eu d’effets importants sur le SNC à des doses allant de 15 à 46 mg/kg administrées par voie orale ou intrapéritonéale. Ces doses sont de 30 à 1000 fois plus fortes que la dose nécessaire pour produire un effet antihistaminique sur les réactions cutanées.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conditions d’entreposage recommandées : conserver à une température de 15 à 30 °C.
Conserver à une température comprise entre 15 et 30 °C. Éviter d’exposer à une forte humidité et à la chaleur excessive (au-dessus de 40 °C). Protéger de la lumière.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune :
- chlorhydrate de cétirizine (USP)
- dichlorhydrate de cétirizine (Ph. Eur.)
Nom chimique :
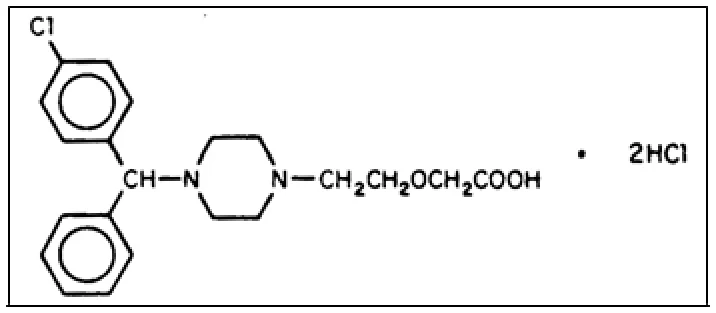
- dichlorhydrate d’acide (RS)-2(2-(4-[(4-chlorophényl)phénylméthyl]-1-pipérazinyl)éthoxy)acétique.
- dichlorhydrate d’acide (±)-[2-[4-[(4-chlorophényl)phénylméthyl]-1-pipérazinyl]éthoxy]acétique.
Formule moléculaire et masse moléculaire :
C21H25N2O3Cl·2 HCl
461,8
Formule développée :
Propriétés physicochimiques :
Le chlorhydrate de cétirizine est une poudre blanche ou presque blanche. Il est très soluble dans l’eau et est pratiquement insoluble dans le chloroforme et l’acétone.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Des essais cliniques multicentriques contrôlés par placebo, à répartition aléatoire et à double insu ont démontré l’efficacité du chlorhydrate de cétirizine pour le soulagement des symptômes associés à la rhinite allergique saisonnière, à la rhinite allergique perannuelle et à l’urticaire idiopathique chronique. Seuls de faibles effets anticholinergiques ont été observés au cours des essais cliniques. Rien n’indique qu’une tolérance aux effets antihistaminiques ou anti-allergiques du chlorhydrate de cétirizine s’installe ou que le chlorhydrate de cétirizine comporte un risque d’abus ou de dépendance.
Chez les adultes, des tests objectifs et subjectifs chez des volontaires en bonne santé ont démontré qu’à des doses allant jusqu’à 10 mg, le chlorhydrate de cétirizine n’a pas été très différent du placebo en ce qui a trait à la perturbation du SNC, à la somnolence diurne, aux temps de réaction, à la vigilance, à la capacité d’exécution des tâches, à la dépression objective du SNC et aux diverses autres mesures de la fonction cognitive.
Au cours d’études des paramètres électrocardiographiques (ECG) chez des volontaires adultes en bonne santé, le chlorhydrate de cétirizine administré à des doses allant jusqu’à 60 mg par jour (3 fois la dose maximale évaluée dans les essais cliniques) pendant 1 semaine n’a pas allongé l’intervalle QTc. Il n’a pas non plus été associé au moindre signe d’allongement de l’intervalle QTc au cours des essais cliniques comprenant des évaluations ECG.
À la dose maximale de 20 mg évaluée dans les essais cliniques, la cétirizine n’a pas allongé l’intervalle QTc lorsqu’elle a été administrée en association avec le kétoconazole à 400 mg une fois par jour ou avec l’érythromycine à 500 mg toutes les 8 heures pendant 10 jours. Par ailleurs, la cétirizine n’a entraîné aucun changement important de la pharmacocinétique du kétoconazole ou de l’érythromycine, et la pharmacocinétique de la cétirizine n’a pas été modifiée par le kétoconazole ou l’érythromycine.
Les effets de la cétirizine sur la congestion nasale, lorsque celle-ci faisait partie de la constellation de symptômes associés à la rhinite allergique (au cours d’études effectuées chez des adultes souffrant de rhinite allergique saisonnière), ont été évalués sous forme de score symptomatique distinct dans 3 essais cliniques bien contrôlés. La cétirizine s’est révélée significativement plus efficace que le placebo pour réduire la congestion nasale (Day et al. 2001; Howarth et al. 1999; Hyo et al. 2005).
Les données cliniques recueillies chez des enfants indiquent que la cétirizine, comparativement au placebo, ne cause pas d’allongement important de l’intervalle QTc par rapport à la valeur initiale. Chez les 202 enfants de la population étudiée, il n’y a eu aucun cas d’allongement de plus de 20 % par rapport à la valeur initiale et le nombre de cas d’allongement de 10 à 20 % de l’intervalle QT a été similaire pour la cétirizine et pour le placebo.
L’amélioration de la qualité de vie avec le chlorhydrate de cétirizine chez les patients atteints de rhinite allergique a été démontrée dans plusieurs études publiées durant lesquelles différents outils validés de mesure de la qualité de vie ont été utilisés (voir le tableau 3). Des améliorations ont été observées dans les domaines suivants de la qualité de vie : activités physiques, sociales et professionnelles, vitalité et fonctionnement social, problèmes d’ordre pratique, détresse liée aux symptômes (nasaux, oculaires), troubles de sommeil et difficultés affectives.
14.2 Résultats de l’étude
TABLEAU 3
ÉTUDES CLINIQUES CONTRÔLÉES PAR PLACEBO, À RÉPARTITION ALÉATOIRE, À DOUBLE INSU ET À GROUPES PARALLÈLES DÉMONTRANT UNE AMÉLIORATION DANS DES DOMAINES DE LA QUALITÉ DE VIE APRÈS L’UTILISATION RÉGULIÈRE (> 2 SEMAINES) DE CHLORHYDRATE DE CÉTIRIZINE À 10 mg (par voie orale)
| Étude | Description de l’étude | Résultat |
|---|---|---|
| Bousquet J. et al. (1996) | Déterminer l’effet du chlorhydrate de cétirizine à 10 mg sur la qualité de vie des patients atteints de rhinite allergique. Durée de l’étude : 6 semaines. Nombre total de sujets ayant terminé l’étude : 122 dans le groupe cétirizine et 126 dans le groupe placebo. Outil validé utilisé pour la mesure de la qualité de vie : SF-36* | La qualité de vie et les symptômes nasaux ont été mesurés après 1 et 6 semaines de traitement, au moyen du questionnaire SF-36. Après 6 semaines, le pourcentage de jours sans rhinite ou de rhinite légère seulement a été significativement plus élevé dans le groupe cétirizine que dans le groupe placebo. Les 9 dimensions de la qualité de vie ont été améliorées (p = 0,01 à p < 0,0001) après 1 et 6 semaines de traitement par la cétirizine. |
| Burtin B. et al. (2000) | Évaluer dans quelle mesure le chlorhydrate de cétirizine à 10 mg continue d’améliorer la qualité de vie après un traitement de longue durée (6 semaines) et de courte durée (1 semaine). Outil validé utilisé pour la mesure de la qualité de vie : SF-36*. Remarque : Il s’agit d’une analyse supplémentaire de l’étude publiée par Bousquet et al. (1996). | Une période additionnelle de 5 semaines de traitement permet de maintenir les améliorations de la qualité de vie obtenues après 1 semaine. |
| Murray JJ. et al. (2002) | Évaluer les effets sur la qualité de vie liée à la santé, l’innocuité et l’efficacité du chlorhydrate de cétirizine à 10 mg dans le traitement de la rhinite allergique saisonnière. Nombre de patients ayant terminé la période de traitement de 2 semaines : 413 dans le groupe cétirizine et 396 dans le groupe placebo. Outil validé utilisé pour la mesure de la qualité de vie : RQLQ† | Les scores de qualité de vie ont été mesurés après 2 semaines de traitement. L’amélioration du score RQLQ global et du score à chacun des domaines a été plus importante dans le groupe de patients sous cétirizine (p < 0,001) que dans le groupe de patients sous placebo. |
| Étude | Description de l’étude | Résultat |
|---|---|---|
| Noonan MJ. et al. (2003) | Évaluer l’effet du chlorhydrate de cétirizine à 10 mg 1 fois par jour sur la qualité de vie liée à la santé d’adultes de 18 à 65 ans souffrant de rhinite allergique. Durée de l’étude : 2 semaines. Nombre de sujets ayant terminé l’étude : 196 dans le groupe cétirizine, 183 dans le groupe placebo. Outil validé utilisé pour la mesure de la qualité de vie : RQLQ† | Le groupe de patients sous cétirizine a fait état d’une amélioration plus importante du score global de qualité de vie liée à la santé (p < 0,001) et du score à chacun des 7 domaines du RQLQ après 2 semaines (p < 0,05 à p < 0,001) comparativement aux résultats déclarés par le groupe de patients sous placebo. |
* SF-36 : Medical Outcome Study Short-Form Health Survey (version abrégée, à 36 éléments, du questionnaire sur l’état de santé issu de l’étude Medical Outcome Study)
† RQLQ : Rhinoconjunctivitis Quality of Life Questionnaire (questionnaire sur la qualité de vie liée à la rhinoconjonctivite)
14.3 Études de biodisponibilité comparatives
La biodisponibilité a fait l’objet d’une étude comparative croisée à 2 permutations, à répartition aléatoire et à double insu portant sur une dose unique, prise à jeun, chez des volontaires de sexe masculin en bonne santé. Les résultats obtenus chez 19 volontaires ayant terminé l’étude sont résumés dans le tableau ci-dessous. La vitesse et le degré d’absorption de la cétirizine ont été comparés après l’administration par voie orale d’une seule dose (1 gélule de 10 mg) de GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE (chlorhydrate de cétirizine) à 10 mg (Catalent Ontario Ltd.) et de Gélules REACTINE® Allergies (chlorhydrate de cétirizine) à 10 mg (Soins-santé grand public McNeil, Division de Johnson & Johnson Inc.).
TABLEAU 4
TABLEAU RÉSUMANT LES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Cétirizine (1 × 10 mg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV [%]) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
ASCt (ng•h/mL) | 2865,58 2894,64 (14) | 2925,38 2944,98 (13) | 98,0 | 95,7 à 100,3 |
ASCinf (ng•h/mL) | 3021,97 3058,39 (16) | 3094,49 3122,46 (15) | 97,7 | 95,2 à 100,1 |
Cmax (ng/mL) | 373,86 377,33 (15) | 363,19 368,59 (16) | 102,9 | 96,9 à 109,4 |
| Tmax§ (h) | 0,87 (36) | 0,89 (29) | ||
| t½§ (h) | 8,81 (15) | 8,98 (14) | ||
* GÉLULES DE CHLORHYDRATE DE CÉTIRIZINE (chlorhydrate de cétirizine), gélules de 10 mg (Catalent Ontario Ltd.) † Les Gélules REACTINE® Allergies (chlorhydrate de cétirizine) de 10 mg (Soins-santé grand public McNeil, Division de Johnson & Johnson Inc.) ont été achetées au Canada. § Valeur exprimée sous forme de moyenne arithmétique (CV [%]) seulement. | ||||
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études de toxicité aiguë
- 1. Rongeurs
Le chlorhydrate de cétirizine a été administré par voie orale ou intraveineuse (IV) à 10 animaux à jeun par sexe par dose. Les signes cliniques, la consommation de nourriture et la mortalité ont été observés pendant 14 jours; les poids corporels ont été notés après 1 et 2 semaines, et une nécropsie a été pratiquée sur tous les animaux. Les résultats n’ont révélé aucune différence entre les signes cliniques ou la létalité pour l’un ou l’autre des sexes. La dose non létale orale pour le sexe le plus sensible a été de 250 fois la dose clinique maximale attendue (DCMA) de 0,4 mg/kg (20 mg/50 kg). L’intensité des symptômes a été liée à la dose. Les principaux symptômes ont été liés à la dose et ont été la cyanose et la dyspnée. Après l’administration par voie orale chez des rats, les morts sont survenues en l’espace de 24 heures; après l’administration par voie IV, toutes les morts se sont produites dans les 10 minutes suivantes et les survivants se sont rétablis en l’espace de 1 à 3 heures. Chez les souris, les morts ont été enregistrées dans les 3 jours suivant l’administration par voie orale et, dans la plupart des cas, dans les 24 heures suivant l’administration par voie IV. Les résultats des études de toxicité aiguë chez les rongeurs sont résumés au tableau 5.
TABLEAU 5
RÉSUMÉ DES ÉTUDES DE TOXICITÉ AIGUË CHEZ LES RONGEURS
| Dose non létale maximale, mg/kg | DL50 (limites de l’intervalle de confiance à 95 %), mg/kg | Rapport des DL50 | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Espèce | Sexe | Orale | IV | Orale | IV | Orale/IV | |||||||||
Rats (Wistar) | M F | 237 237 | ND* 42 | 703 (305-1175) 865 (553-1353) | 66 (58-96) 70 (61-82) | 10,65 12,36 | |||||||||
Souris (NMRI) | M F | 237 100 | 240 240 | 600 (375-1391) 752 (432-5114) | 336 (301-476) 301 (264-366) | 1,79 2,50 | |||||||||
| * ND = valeur non déterminée. DL50 = dose létale 50 (dose ayant tué 50 % des animaux). | |||||||||||||||
- 2. Chiens
Le chlorhydrate de cétirizine a été administré par voie orale à des groupes de 2 beagles (1 mâle, 1 femelle) à jeun à des doses de 40, de 80, de 160 ou de 320 mg/kg, et par voie IV, dans la veine céphalique, à une dose de 70 mg/kg à 2 beagles à jeun (1 mâle, 1 femelle) et de 125 mg/kg à 1 femelle beagle à jeun. Les signes cliniques, la consommation de nourriture et la mortalité ont été observés chaque jour pendant 14 jours.
Voie orale : Aucun symptôme n’a été observé à la dose de 40 mg/kg; une accélération de la fréquence cardiaque a été notée à la dose de 80 mg/kg; des vomissements sont survenus aux doses plus fortes; au cours de cette étude, la dose orale non létale a été d’environ 320 mg/kg, soit 800 fois la DCMA.
Voie IV : À la dose de 70 mg/kg, une salivation et une hématurie ont été observées; la dose de 125 mg/kg a entraîné la mort des mâles traités; la dose IV maximale non létale dans ces conditions a donc été de 70 /mg/kg, soit 175 fois la DCMA.
L’administration de la solution pédiatrique de cétirizine et des excipients correspondants à des beagles à une dose unique de 20 mg/kg n’a produit aucun signe important de toxicité.
Études de toxicité chronique
- 1. Étude de 15 jours chez des souris
Des études de 15 jours comparant l’administration par gavage ou dans la nourriture de doses orales de 5, de 10, de 20, de 40, de 80 ou de 160 mg/kg/jour à des souris (6/sexe/dose) ont révélé que les deux voies d’administration induisaient des anomalies hépatiques similaires, soit une augmentation du poids du foie et une hypertrophie hépatocytique périacineuse. La nature, l’incidence et la gravité des anomalies étaient similaires. Une stéatose hépatocytique périacineuse est survenue chez seulement 3 souris (2 mâles, 1 femelle) ayant reçu la dose de 160 mg/kg par gavage.
- 2. Étude de 4 semaines chez des souris
L’administration, dans la nourriture, de chlorhydrate de cétirizine à des doses de 1, de 3, de 9, de 27 ou de 81 mg/kg/jour pendant 4 semaines à des souris (16/sexe/dose) a entraîné des changements hépatiques qui ont été plus marqués chez les mâles que chez les femelles. Une hypertrophie hépatique centrolobulaire légère ou modérée a été observée chez les mâles ayant reçu des doses de 3 mg/kg ou plus.
Chez les femelles, le traitement a causé une induction des enzymes microsomales aux doses de 9 mg/kg ou plus, et des taux élevés de triglycérides sériques aux doses de 27 et de 81 mg/kg. Aucun cas d’augmentation du poids du foie, d’hypertrophie et/ou de stéatose hépatique n’a été noté chez des souris femelles.
L’examen, au microscope électronique, des foies des souris mâles a révélé une prolifération modérée ou légère du réticulum endoplasmique lisse et une diminution relative apparente de la quantité de réticulum endoplasmique granulaire dans les hépatocytes centrolobulaires chez tous les mâles à la dose de 27 mg/kg/jour. Une prolifération du réticulum endoplasmique lisse était également présente chez 5 des 10 souris mâles recevant la dose de 9 mg/kg/jour.
- 3. Étude de réversibilité de 4 semaines chez des souris
Dans une étude visant à déterminer la réversibilité des changements hépatiques chez les souris, le chlorhydrate de cétirizine mélangé à la nourriture a été administré à des souris mâles et femelles (36/sexe/dose) à des doses de 40 ou de 160 mg/kg/jour pendant une période de 4 semaines, suivie de périodes de rétablissement de 4 et de 13 semaines. Après 4 semaines de traitement par le chlorhydrate de cétirizine, les changements hépatiques et/ou liés au foie étaient semblables à ceux qui avaient été observés dans les études de toxicité effectuées auparavant chez des souris.
Après la période de rétablissement de 4 semaines, les paramètres biochimiques sériques, les taux de lipides hépatiques, les activités des enzymes microsomales métabolisant les médicaments et les résultats de l’examen des foies au microscope électronique ont été essentiellement les mêmes que chez les souris témoins. Bien qu’encore évidentes à ce moment, les augmentations du poids du foie et les anomalies hépatiques macroscopiques et microscopiques indiquaient une tendance vers la réversibilité. Après 13 semaines de rétablissement, les changements hépatiques n’étaient plus apparents.
- 4. Étude de 15 jours chez des rats
Des études de 15 jours comparant l’administration par gavage ou dans la nourriture de doses orales de 5, de 10, de 20, de 40, de 80 ou de 160 mg/kg/jour à des rats (6/sexe/dose) ont révélé que les deux voies d’administration induisaient des changements hépatiques, soit une augmentation du poids du foie, une hypertrophie hépatocytique périacineuse et une stéatose hépatique macrovésiculaire. Toutefois, les anomalies ont été plus fréquentes et, en général, plus graves avec l’administration dans la nourriture.
- 5. Étude de 1 mois sur l’administration par gavage chez des rats
Dans une étude préliminaire ayant pour but d’évaluer la toxicité pour les organes cibles, le chlorhydrate de cétirizine a été administré à des rats (10/sexe/dose) par gavage à des doses orales de 25, de 75 et de 225 mg/kg/jour pendant 1 mois. À la dose de 225 mg/kg, le traitement a été associé à une augmentation du taux d’alpha-2-globulines sériques et du poids du foie chez les mâles et les femelles, à des taux accrus de cholestérol sérique chez les femelles et à la présence de stéatoses et nécroses hépatiques chez les 10 rats mâles. Une stéatose et une nécrose hépatiques ont aussi été signalées chez 3 rats mâles ayant reçu la dose de 75 mg/kg. Chez les rats mâles, les taux d’enzymes sériques, y compris les taux de phosphatases alcalines, de LDH, d’aspartate aminotransférase (AST), d’ALT et de sorbitol déshydrogénase (SDH), n’ont pas subi d’élévations importantes liées au traitement. Toutes les coupes de foie colorées à l’hématoxyline-éosine et à l’huile rouge O provenant d’animaux mâles et femelles ont été réévaluées. Les résultats ont été les suivants : hypertrophie hépatique médiolobulaire ou centrolobulaire chez les rats mâles et femelles aux doses de 75 et de 225 mg/kg, stéatose hépatique chez 2 mâles à la dose de 75 mg/kg et chez 10 mâles et 1 femelle à la dose de 225 mg/kg, et une zone de nécrose centrolobulaire dans un lobe chez 1 mâle à la dose de 225 mg/kg. Aucune nécrose centrolobulaire n’était apparente chez les animaux mâles à la dose moyenne ni chez 9 des 10 mâles à la dose élevée.
- 6. Étude de 4 semaines sur l’administration dans la nourriture chez des rats
L’administration de chlorhydrate de cétirizine dans la nourriture de rats (16/sexe/dose) à des doses de 2, de 6, de 18, de 54 ou de 160 mg/kg/jour pendant 4 semaines a entraîné des changements hépatiques qui, comme dans les études sur l’administration par gavage, ont été plus marqués chez les mâles que chez les femelles. Aux doses de 54 et de 160 mg/kg, les changements observés ont été une augmentation du poids du foie chez les mâles, et une hypertrophie hépatique centrolobulaire, une induction des enzymes microsomales et une stéatose hépatique médiolobulaire/centrolobulaire chez les mâles et les femelles. De plus, la consommation de nourriture a été réduite chez les femelles aux doses de 18 (94,3 %), de 54 (94,7 %) et de 160 (92,1 %) mg/kg, et le gain pondéral a été plus faible chez les rats mâles et femelles à la dose de 160 mg/kg. Une légère augmentation de l’activité érythropoïétique dans la rate, caractérisée par des élévations des paramètres érythrocytaires et des globules blancs, une augmentation du poids de la rate et une hausse minime de la cellularité dans la pulpe rouge splénique, a été observée chez des rats mâles traités, surtout aux doses de 54 ou de 160 mg/kg. Toutefois, aucun changement microscopique de la moelle osseuse n’y a été associé.
- 7. Étude de réversibilité de 4 semaines chez des rats
Dans une étude visant à déterminer la réversibilité des changements hépatiques chez les rats, le chlorhydrate de cétirizine mélangé à la nourriture a été administré à des rats mâles et femelles (30/sexe/dose) à des doses de 40 ou de 160 mg/kg/jour pendant une période de 4 semaines, suivie de périodes de rétablissement de 4 et de 13 semaines. Après 4 semaines de traitement par le chlorhydrate de cétirizine, les changements hépatiques et/ou liés au foie étaient semblables à ceux qui avaient été observés dans les études de toxicité effectuées auparavant chez des rats. Après la période de rétablissement de 4 semaines, les paramètres biochimiques sériques, les taux de lipides hépatiques, les activités des enzymes microsomales métabolisant les médicaments, le poids des foies, les résultats de l’examen des foies au microscope électronique et les anomalies hépatiques macroscopiques ou microscopiques ont été les mêmes que chez les rats témoins, signe que tous les effets hépatiques ou liés au foie ont été réversibles.
- 8. Étude de 6 mois sur l’administration par gavage chez des rats
L’administration de chlorhydrate de cétirizine par gavage à des rats (25/sexe/dose) à des doses de 8, de 25 ou de 75 mg/kg/jour pendant 6 mois a produit des changements hépatiques sous forme d’hypertrophie, d’augmentation du poids du foie, d’altérations des valeurs biochimiques sériques (après 3 mois de traitement) et de stéatose. Les changements ont été moins prononcés après 6 mois qu’au 3e mois et les mâles ont été touchés à un degré plus important que les femelles.
Au moment du sacrifice en cours d’étude au 3e mois, une hypertrophie hépatique a été observée chez les deux sexes à toutes les doses. Le degré d’hypertrophie a été lié à la dose, allant de minime à modéré. Le poids du foie a été augmenté chez des mâles à la dose de 75 mg/kg et chez des femelles ayant reçu des doses de 25 à 75 mg/kg. Une stéatose hépatique minime ou légère a été observée chez 1 mâle à la dose de 25 mg/kg et chez 3 mâles et 1 femelle à la dose de 75 mg/kg. La stéatose a été associée à des taux légèrement réduits de triglycérides sériques à la dose de 75 mg/kg. Les taux de SDH sérique ont été élevés chez les mâles à toutes les doses et chez les femelles à la dose de 75 mg/kg.
Après un traitement de 6 mois, l’incidence d’hypertrophie hépatique a été plus faible qu’après un traitement de 3 mois et l’incidence de stéatose hépatique, à peu près la même. L’examen au microscope électronique des foies de plusieurs animaux témoins et animaux traités par la forte dose a révélé une prolifération certaine du réticulum endoplasmique lisse (REL) chez les rats mâles traités et une légère prolifération du REL chez 1 rate traitée.
- 9. Étude de 1 mois chez des chiens
Le chlorhydrate de cétirizine a été administré par voie orale (gélules) à des beagles (3/sexe/dose) à des doses de 15, de 45 ou de 135 mg/kg/jour pendant 1 mois. Aux doses de 15 et de 45 mg/kg, le chlorhydrate de cétirizine a été bien toléré, et seule une fréquence accrue de vomissements (2,5 % et 7,1%, respectivement) a été signalée par rapport au groupe témoin (0,6 %). À la dose de 135 mg/kg, le chlorhydrate de cétirizine a eu les effets suivants : fréquence accrue de vomissements (17,2 %), tremblement du corps entier, salivation, ataxie, perte de poids et réduction de la consommation de nourriture chez 2 chiennes à la fin de la période de traitement, réduction de la gravité spécifique moyenne de l’urine associée à un volume urinaire accru, légère élévation du taux moyen de phosphatases alcalines sériques et du taux d’alpha-2-globulines chez les femelles à la 4e semaine. L’examen histopathologique de tissus provenant de tous les chiens à l’étude n’a révélé aucune modification liée au traitement.
Lorsque le sirop de cétirizine pour enfants a été administré par voie orale pendant 4 semaines à des doses de 0,5 et de 5,0 mg/kg/jour à des groupes de 6 beagles mâles et femelles immatures, aucun effet toxique n’a été mis en évidence d’après les signes cliniques, les observations physiques et ophtalmoscopiques, les tracés ECG, le poids corporel, la consommation de nourriture, les études de laboratoire clinique et les résultats des examens macroscopiques et microscopiques à la nécropsie.
- 10. Étude de 6 mois chez des chiens
Au cours d’une étude de 6 mois (avec sacrifice intermédiaire le 3e mois), le chlorhydrate de cétirizine a été administré par voie orale (gélules) à des beagles (5/sexe/dose) à des doses de 8, de 25 ou de 75 mg/kg/jour. Administré à la dose de 8 mg/kg pendant 6 mois, soit à 20 fois la DCMA, le chlorhydrate de cétirizine a été bien toléré et seule une fréquence très légèrement accrue de vomissements (0,8 %) a été signalée par rapport au groupe témoin (0,3 %). Aux doses de 25 et de 75 mg/kg, soit 62,5 et 187,5 fois la DCMA, le chlorhydrate de cétirizine a entraîné une fréquence accrue de vomissements (1,6 % et 4,0 %, respectivement) et un gain pondéral moindre (27 % et 47 %, respectivement) chez des chiennes après 27 semaines de traitement. De plus, à la dose de 75 mg/kg, 1 mâle est mort et un deuxième mâle a été sacrifié au cours de l’étude après être devenu moribond. L’examen histopathologique des tissus n’a révélé aucune lésion liée au traitement.
- 11. Étude de 2 semaines chez des singes
Au cours d’une étude de 2 semaines, le chlorhydrate de cétirizine a été administré par voie orale (gavage) à des macaques de Buffon (1/sexe/dose) à des doses de 50, de 100 ou de 200 mg/kg/jour. À la dose de 200 mg/kg, des vomissements, une salivation et d’autres signes évoquant une maladie débilitante ont été signalés. Chez les deux singes traités par cette dose, il y a eu une perte de poids graduelle et une réduction marquée de la consommation de nourriture pendant la période de traitement. Une perte de poids est également survenue chez un singe recevant les doses de 50 mg/kg (124 g) et de 100 mg/kg (183 g) pendant la période de traitement. Les examens histopathologiques ont révélé une infiltration graisseuse légère ou modérée des hépatocytes centrolobulaires chez les 2 singes traités par la dose de 200 mg/kg.
- 12. Étude de 4 semaines chez des singes
Au cours d’une étude de 4 semaines, le chlorhydrate de cétirizine a été administré par voie orale (gavage) à des macaques de Buffon (3/sexe/dose) à des doses de 17, de 50 ou de 150 mg/kg/jour. Des vomissements, une position recroquevillée, un pelage terne, un tremblement des membres, des mouvements de grattage anormaux et une baisse de la température corporelle ont été observés à la dose de 150 mg/kg. Une guenon recevant la dose de 150 mg/kg est devenue moribonde et a été sacrifiée le 22e jour de traitement. Cette femelle montrait des signes de dépérissement : réduction marquée de la consommation de nourriture, perte de poids globale de 622 g, taux élevés d’urée, d’ALT et d’aspartate aminotransférase (AST) sériques avec baisse des taux de calcium et de triglycérides sériques, et rythme cardiaque lent avec arythmie sinusale détecté sur un tracé ECG obtenu immédiatement avant l’euthanasie. Aucune anomalie microscopique liée au traitement n’a été notée. Des pertes de poids importantes ont été enregistrées pour la majorité des singes à la dose de 150 mg/kg. Les résultats des analyses de laboratoire effectuées durant la 4e semaine ont révélé une baisse des taux d’ornithine carbamoyl-transférase (OCT) et de SDH dans les groupes recevant 50 ou 150 mg/kg, et une hausse des taux de triglycérides dans le groupe recevant 150 mg/kg. Aucune variation de l’activité des enzymes microsomales hépatiques mesurées ni anomalie microscopique liée au traitement n’a été observée.
- 13. Étude de 1 an chez des chiens
Le chlorhydrate de cétirizine administré par voie orale (gélules) à des beagles (5/sexe/dose) à des doses de 4, de 15 ou de 60 mg/kg/jour pendant 52 semaines a été bien toléré et n’a pas produit d’anomalies toxicologiques importantes. La fréquence de vomissements a augmenté d’une manière liée à la dose, et jusqu’à 6,3 % avec la dose de 60 mg/kg, dans l’heure suivant l’administration dans tous les groupes de traitement. Il n’y a eu aucun autre signe clinique lié au traitement. À la nécropsie, les activités des enzymes hépatiques métabolisant les médicaments ont été évaluées pour chaque chien. À des doses allant jusqu’à 60 mg/kg/jour, le chlorhydrate de cétirizine n’a pas causé d’induction des enzymes microsomales hépatiques métabolisant les médicaments, des protéines microsomales ou du cytochrome P-450.
- 14. Étude de 1 an chez des singes
Le chlorhydrate de cétirizine administré par voie orale (gavage) à des macaques de Buffon (5/sexe/dose) à des doses de 5, de 15 ou de 45 mg/kg/jour pendant 52 semaines a été bien toléré et n’a pas produit d’anomalies toxicologiques importantes. La fréquence de salivation a augmenté d’une manière liée à la dose, au moment de l’administration ou juste après celle-ci, dans tous les groupes. À la nécropsie, les activités des enzymes métabolisant les médicaments ont été évaluées pour chaque singe. À des doses allant jusqu’à 45 mg/kg/jour, le chlorhydrate de cétirizine n’a pas causé d’induction des enzymes microsomales hépatiques métabolisant les médicaments, des protéines microsomales ou du cytochrome P-450.
Cancérogénicité :
- 1. Étude de 2 ans chez des souris
Le chlorhydrate de cétirizine administré dans la nourriture de souris (52/sexe/dose) à des doses de 1, de 4 ou de 16 mg/kg/jour pendant 104 semaines n’a produit aucun signe d’effet cancérogène à des doses 40 fois plus élevées que la dose quotidienne maximale évaluée au cours des études cliniques chez l’être humain (20 mg).
- 2. Étude de 2 ans chez des rats
Le chlorhydrate de cétirizine administré dans la nourriture de rats (50/sexe/dose) à des doses de 3, de 8 ou de 20 mg/kg/jour pendant 104 semaines n’a produit aucun signe d’effet cancérogène à des doses 50 fois plus élevées que la dose quotidienne maximale évaluée au cours des études cliniques chez l’être humain.
Des anomalies microscopiques non néoplasiques liées au traitement ont été observées, soit une tendance vers une incidence accrue de vacuolisation centrolobulaire et de dépôt de graisses dans le foie des rats mâles aux doses de 8 et de 20 mg/kg, de même qu’une légère hausse, non liée à la dose, de l’incidence d’ulcération de l’estomac non glandulaire chez les rates.
Mutagénicité :
Le pouvoir mutagène du chlorhydrate de cétirizine a été évalué dans des systèmes de cellules non mammifères in vitro de même que dans des systèmes de cellules mammifères in vitro et in vivo. Le chlorhydrate de cétirizine n’a pas été mutagène.
Toxicologie pour la reproduction et le développement :
- 1. Étude sur la reproduction et la fertilité chez des souris
Dans le cadre d’une étude sur la reproduction et la fertilité, le chlorhydrate de cétirizine dissous dans de l’eau distillée a été administré par voie orale (gavage) à des doses de 0, de 4, de 16 et de 64 mg/kg/jour à des groupes de souris CD-1 COBS comprenant 20 mâles et 40 femelles. Il n’y a pas eu d’effets sur la fertilité ou la capacité de reproduction des mâles et des femelles, ni sur le développement des souriceaux de 2 générations à des doses orales allant jusqu’à 16 mg/kg, soit 40 fois la DCMA de 20 mg.
- 2. Tératologie
a. Étude de tératologie chez des souris : Le chlorhydrate de cétirizine a été administré par voie orale (gavage) à des doses de 6, de 24 et de 96 mg/kg/jour du 6e au 15e jour de la gestation à des groupes de 30 souris CD-1 COBS femelles accouplées à date connue. À des doses allant jusqu’à 96 mg/kg/jour, le chlorhydrate de cétirizine n’a pas été embryofœtotoxique ni tératogène entre le 6e et le 15e jour de la gestation.
b. Étude de tératologie chez des rats : Le chlorhydrate de cétirizine n’a pas été tératogène lorsqu’il a été administré par voie orale (gavage) à des doses de 8, de 25, de 75 et de 225 mg/kg/jour du 6e au 15e jour de la gestation à des rates Sprague Dawley accouplées (25/dose pour les doses de 8 et de 25 mg/kg, 26/dose pour les doses de 75 et de 225 mg/kg, 26 dans le groupe témoin). L’incidence de malformations majeures n’a pas été liée à la dose, et ces malformations fœtales sont survenues chez 2 avortons, à la dose de 8 mg/kg (agnathie avec déplacement des yeux et des oreilles et microphtalmie gauche) dans un cas et à la dose de 225 mg/kg (microphtalmie gauche) dans l’autre cas. Bien qu’aucun cas d’agnathie ou de microphtalmie ne soit mentionné dans les données historiques internes limitées (rapport no T-27) sur cette espèce de rat (de 1225 à 2800 fœtus), ces types de malformations ont été signalées à une faible incidence dans des données de contrôle sur des rats CD de Charles River (rapport no T-28). La dose sans effet toxique pour les mères a été de 25 mg/kg, et la dose sans effet toxique pour les embryons et fœtus, bien que non établie clairement, a été d’environ 8 mg/kg. À la dose de 8 mg/kg, une ossification réduite des os pariétal, interpariétal et hyoïde du crâne a été notée à une fréquence légèrement plus élevée que chez les animaux témoins, mais considérée comme étant dans les limites de la variabilité normale.
c. Études de tératologie chez des lapins : Le chlorhydrate de cétirizine n’a pas été tératogène lorsqu’il a été administré par voie orale (gavage) à des doses de 15, de 45 et de 135 mg/kg/jour du 6e au 18e jour de la gestation à des lapines de Nouvelle-Zélande blanches accouplées (16/dose aux doses de 15 et de 45 mg/kg, 18/dose à la dose de 135 mg/kg, 17 dans le groupe témoin). La dose sans effet toxique pour les mères et les embryons/fœtus a été de 15 mg/kg, soit 37,5 fois la DCMA. À la dose de 15 mg/kg, le gain pondéral chez les mères a été légèrement diminué pendant la période d’après-traitement.
d. Conclusion : Les anomalies décrites ci-dessus, observées sporadiquement dans tous les groupes traités par le chlorhydrate de cétirizine, n’ont pas été liées à la dose; il est connu que ces types d’anomalies se produisent spontanément dans des populations d’animaux non traités. Par ailleurs, bon nombre des anomalies observées sont survenues chez de petits fœtus, et à des doses associées à une toxicité maternelle. Par conséquent, un lien de causalité avec le chlorhydrate de cétirizine ne peut être exclu hors de tout doute.
- 3. Étude sur le développement péri- et postnatal chez des souris
Le chlorhydrate de cétirizine a été administré par voie orale (gavage) à des groupes de 32 souris CD COBS femelles accouplées à date connue à des doses de 0, de 6, de 24 ou de 96 mg/kg/jour à partir du 15e jour de la gestation jusqu’à ce que les mères soient sacrifiées le 21e jour suivant la mise bas (sevrage), ou peu après. Le chlorhydrate de cétirizine administré à des doses de 6 et de 24 mg/kg/jour, représentant jusqu’à 60 fois la DCMA, entre le 15e jour de gestation et le sevrage des petits, n’a produit aucun effet défavorable sur les conditions périnatales ou le développement de la progéniture. À la dose de 96 mg/kg, le traitement par le chlorhydrate de cétirizine a été associé à de légers effets sur les mères et à un poids moyen plus bas des petits après la naissance, du 4e au 21e jour d’allaitement.
Résumé de la toxicologie
Les principales anomalies observées chez les rongeurs au cours des études sur la toxicité subaiguë de doses orales étaient liées au foie et ont été les suivantes : hypertrophie des hépatocytes, prolifération du réticulum endoplasmique lisse (REL), induction des enzymes microsomales, augmentation du poids du foie, stéatose hépatique, nécrose hépatique, hausse ou baisse des taux de triglycérides sériques et élévation des taux d’ALT, d’OCT et de SDH sériques. Parmi ces anomalies, la prolifération du REL associée à l’induction des enzymes microsomales et à l’hypertrophie hépatique suivies de l’augmentation du poids du foie sont probablement des réponses pharmacologiques au traitement par le chlorhydrate de cétirizine plutôt que des effets toxiques. Les anomalies dues à l’hépatotoxicité, à savoir la stéatose et la nécrose hépatiques et l’altération des paramètres biochimiques, semblent être liées au métabolisme hépatique important que subit le chlorhydrate de cétirizine chez les rongeurs. Les marges d’innocuités considérables, calculées pour l’hépatotoxicité chez les rongeurs, allaient de 20 à plus de 370 fois la DCMA de 20 mg chez l’être humain selon l’espèce, la voie d’administration et la durée du traitement.
Aucune anomalie similaire liée au foie n’a été mise en évidence chez les chiens ayant reçu le chlorhydrate de cétirizine par voie orale pendant 1 mois à des doses d’au plus 338 fois la DCMA ou pendant 6 mois et 1 an, respectivement, à des doses d’au plus 188 et 150 fois la DCMA; des variations liées au foie n’ont pas non plus été notées chez les macaques de Buffon ayant reçu le chlorhydrate de cétirizine pendant 1 mois et 1 an, respectivement, à des doses d’au plus 375 et 112,5 fois la DCMA.
L’administration de chlorhydrate de cétirizine dans la nourriture à des doses allant jusqu’à 16 mg/kg/jour (40 fois la DCMA) chez les souris et 20 mg/kg/jour (50 fois la DCMA) chez les rats pendant 104 semaines n’a fait ressortir aucun signe d’effet cancérogène.
Une nouvelle analyse récente des données a démontré que les doses toxiques pour les mères n’avaient pas produit d’effets indésirables sur la viabilité, le poids corporel ou la morphologie des embryons/fœtus au cours des études de la toxicité pour le développement (segment II) chez le rat (225 mg/kg/jour, 563 fois la dose maximale évaluée chez l’être humain dans des études cliniques), le lapin (135 mg/kg/jour, 338 fois la dose maximale évaluée chez l’être humain dans des études cliniques) et la souris (96 mg/kg/jour, 240 fois la dose maximale évaluée chez l’être humain dans des études cliniques).
Chez l’être humain, la cétirizine est un métabolite majeur de l’hydroxyzine (une dose de 50 mg d’hydroxyzine équivaut à une dose de 20 mg de cétirizine). L’expérience à long terme acquise avec l’hydroxyzine renseigne aussi sur l’innocuité de la cétirizine pendant la grossesse. En 30 ans d’utilisation clinique, l’hydroxyzine n’a été associée à aucune hausse de quelque malformation congénitale que ce soit au-delà de l’incidence de fond attendue chez l’être humain. Il y a donc eu une exposition humaine à la cétirizine depuis plus de 30 ans sans le moindre signe que la cétirizine ou son composé mère, l’hydroxyzine, soit tératogène chez l’être humain. L’effet de l’hydroxyzine sur la grossesse chez l’être humain a fait l’objet d’une vaste étude épidémiologique (Collaborative Perinatal Project [Heinonen et al., 1977]). L’étude n’a fait ressortir aucune incidence accrue de malformation congénitale chez l’être humain qui serait une conséquence de l’utilisation de l’hydroxyzine.
Le seul autre effet signalé de l’hydroxyzine sur la gestation chez une espèce de laboratoire a été l’avortement chez des guenons rhésus ayant reçu des doses de 5 à 12 mg/kg. Steffek et al. (1968) ont recensé 3 avortements et 2 portées normales après l’administration de doses de 5 à 12 mg/kg pendant l’organogenèse. Une incidence élevée d’avortements est connue chez le singe rhésus. En raison de l’absence des procédures de contrôle prévues dans cette étude ancienne et de l’utilisation de seulement 5 animaux, aucun lien de causalité ne peut être établi entre cette observation et l’hydroxyzine.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
- 1. Monographie de Gélules REACTINE® Allergies, 10 mg, numéro de contrôle de la présentation 275437, Soins-santé grand public McNeil (15 décembre 2023).