


Monographie de produit - IPG-Simvastatin
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 Mises en garde et précautions, Musculosquelettique 02/2024
Table des matières
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ.................................... 4
- 1.
INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
- 2. CONTRE-INDICATIONS ............................................................................................... 5
- 4.
POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Dose recommandée et modification posologique ................................................... 6
4.4 Administration ......................................................................................................... 8
4.5 Dose oubliée ............................................................................................................ 8
- 5. SURDOSAGE .............................................................................................................. 8
- 6. FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 9
- 7.
MISES EN GARDE ET PRÉCAUTIONS............................................................................ 9
7.1 Populations particulières ....................................................................................... 16
7.1.1 Femmes enceintes ........................................................................................... 16
7.1.2 Allaitement ...................................................................................................... 17
7.1.3 Enfants ............................................................................................................. 17
7.1.4 Personnes âgées .............................................................................................. 17
- 8.
EFFETS INDÉSIRABLES .............................................................................................. 17
8.1 Aperçu des effets indésirables ............................................................................... 17
8.2 Effets indésirables observées dans les essais cliniques ......................................... 18
8.3 Effets indésirables observées dans les essais cliniques – Enfants ........................ 19
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 19
8.5 Effets indésirables observées après la mise en marché ........................................ 19
- 9.
INTERACTIONS MÉDICAMENTEUSES ........................................................................ 22
9.1 Interactions médicamenteuses graves .................................................................. 22 9.2 Aperçu des interactions médicamenteuses ........................................................... 22
9.4 Interactions médicament-médicament ................................................................. 22
9.5 Interactions médicament-aliment ......................................................................... 30
9.7 Interactions médicament-tests de laboratoire ..................................................... 30
- 10.
PHARMACOLOGIE CLINIQUE .................................................................................... 30
10.1 Mode d’action .................................................................................................. 30
10.2 Pharmacodynamie ........................................................................................... 30
10.3 Pharmacocinétique .......................................................................................... 32
- 11. ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 34
- 12. INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 34
PARTIE II : INFORMATION SCIENTIFIQUE ............................................................................. 35
- 13. INFORMATION PHARMACEUTIQUE ......................................................................... 35
- 14.
ESSAIS CLINIQUES .................................................................................................... 36
14.1 Essais cliniques par indication .......................................................................... 36
14.3 Études de biodisponibilité comparative .......................................................... 49
- 15. MICROBIOLOGIE ...................................................................................................... 50
- 16. TOXICOLOGIE NON CLINIQUE .................................................................................. 50
- 17. MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 55
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 56
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
IPG-SIMVASTATIN (simvastatine) est indiqué chez les adultes comme traitement d’appoint à un régime alimentaire pour :
- Réduire le risque de mortalité générale, d’infarctus du myocarde et d’accident vasculaire ischémique cérébral chez les patients présentant un risque élevé d’événements coronariens (en raison d’une maladie coronarienne, d’une maladie artérielle occlusive, ou d’un diabète chez les patients de plus de 40 ans) quels que soient leurs taux lipidiques;
- Ralentir la progression de l’athérosclérose coronarienne et réduire le nombre de nouvelles lésions et de nouvelles occlusions complètes chez les patients hypercholestérolémiques qui sont atteints de maladie coronarienne;
- Abaisser les taux élevés de cholestérol total, de cholestérol lié aux lipoprotéines de basse densité (LDL-cholestérol), d’apolipoprotéine B et de triglycérides chez les patients atteints d’hypercholestérolémie primitive (type IIa)1 ou d’hyperlipidémie mixte (type IIb).
1.1 Enfants
Enfants atteints d’hypercholestérolémie familiale hétérozygote
- 10 < 18 ans
IPG-SIMVASTATIN est indiqué comme traitement d’appoint à un régime alimentaire pour abaisser les taux de cholestérol total, de LDL-C, de triglycérides et d’apolipoprotéine B chez les adolescents et les adolescentes (ayant eu leurs premières règles depuis au moins un an) de 10 à < 18 ans atteints d’hypercholestérolémie familiale hétérozygote (HFhé). (Voir 4.1 Considérations posologiques).
- < 10 ans
L’innocuité et l’efficacité de la simvastatine chez les enfants de moins de 10 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez les enfants de moins de 10 ans n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
D’après les données examinées par Santé Canada, l’emploi de la simvastatine est autorisé pour toutes les indications chez les patients âgés; aucune différence liée à l’âge quant à l’efficacité et à l’innocuité n’a été constatée (voir 4.2 Dose recommandée et modification posologique).
1 Trouble du métabolisme des lipides caractérisé par un taux élevé de cholestérol sérique associé à un taux de triglycérides normal (type IIa) ou élevé (type IIb). Fredrickson, D.S., Levy, R.I. et Lees, R.S., « Fat transport in lipoproteins - An integrated approach to mechanisms and disorders », N Engl J Med, 276, 1967, p. 148-156.
2 CONTRE-INDICATIONS
IPG-SIMVASTATIN est contre-indiqué :
- chez les patients présentant une hypersensibilité à ce médicament ou à l’un des composants du produit. Pour obtenir la liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- en cas d’affection hépatique évolutive ou élévation persistante et inexpliquée des transaminases sériques.
- chez les femmes enceintes et femmes qui allaitent.
- en cas d’administration concomitante avec des inhibiteurs puissants du CYP3A4 (p. ex., itraconazole, kétoconazole, posaconazole, voriconazole, inhibiteurs de la protéase du VIH, bocéprévir, télaprévir, érythromycine, clarithromycine, télithromycine, néfazodone et médicaments contenant du cobicistat) (voir Musculosquelettique et 9.4 Interactions médicament-médicament).
- en cas d’administration concomitante avec du gemfibrozil, de la cyclosporine ou du danazol (voir Musculosquelettique et 9.4 Interactions médicament-médicament).
4. POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Avant de recevoir IPG-SIMVASTATIN, les patients devraient être traités au moyen d’un régime alimentaire hypocholestérolémiant standard qu’ils devront poursuivre pendant le traitement médicamenteux. Un programme de maîtrise du poids et d’exercices physiques devrait également être instauré si l’on juge ces mesures appropriées.
Avant d’instaurer un traitement par IPG-SIMVASTATIN, on doit éliminer les causes secondaires pouvant être à l’origine de la hausse des taux de lipides et effectuer un bilan lipidique.
Après avoir établi que l’élévation des lipides plasmatiques est primitive et non pas secondaire à des affections sous-jacentes telles qu’un diabète mal équilibré, une hypothyroïdie, un syndrome néphrotique, une maladie hépatique ou des dysprotéinémies, il faudrait s’assurer, chez les patients pour qui l’on envisage un traitement par IPG-SIMVASTATIN, que le taux élevé de cholestérol sérique total résulte d’un taux élevé de cholestérol-LDL.
La posologie habituelle est de 5 à 40 mg par jour.
Étant donné le risque accru de myopathie et de rhabdomyolyse, en particulier durant la première année de traitement, l’administration quotidienne d’une dose de 80 mg d’IPG-SIMVASTATIN est déconseillée (voir Musculosquelettique). Par conséquent, la dose quotidienne de 80 mg d’IPG-SIMVASTATIN ne devrait être administrée qu’aux patients qui prennent cette dose depuis un certain temps sans montrer de signe de toxicité musculaire ou à ceux qui présentent un risque élevé de complications cardiovasculaires et qui ne tolèrent aucune autre statine et chez qui les bienfaits escomptés l’emportent sur les risques potentiels. Chez les autres patients, il faut envisager de recourir à l’une ou l’autre des stratégies thérapeutiques suivantes :
- Les patients qui n’ont pas atteint les valeurs cibles de LDL-C au moyen de la dose de 40 mg d’IPG-SIMVASTATIN devraient passer à un autre agent visant à réduire le taux de LDL-C qui comporte moins de risque de toxicité musculaire.
- Les patients qui tolèrent actuellement la dose quotidienne de 80 mg d’IPG-SIMVASTATIN et qui doivent être traités au moyen d’un médicament causant une interaction qui est soit contre-indiqué, soit associé à une augmentation du taux plasmatique d’IPG-SIMVASTATIN, devraient recevoir une autre statine ayant un potentiel moins élevé d’interactions médicamenteuses.
4.2 Dose recommandée et modification posologique
- Prévention des maladies cardiovasculaires chez les patients présentant un risque élevé d’événements coronariens, avec ou sans hyperlipidémie, et souffrant d’une maladie coronarienne ou d’une autre maladie artérielle occlusive et chez les patients de plus de 40 ans qui ont reçu un diagnostic de diabète :
La dose initiale recommandée est de 40 mg une fois par jour, en une seule prise, dans la soirée. La pharmacothérapie peut être amorcée simultanément au régime alimentaire et à l’exercice
- Ralentissement de la progression de l’athérosclérose coronarienne et réduction du nombre de nouvelles lésions et de nouvelles occlusions complètes chez les patients hypercholestérolémiques qui sont atteints de maladie coronarienne :
La posologie recommandée est de 5 à 40 mg par jour, habituellement administrée en une seule prise, dans la soirée.
- Hyperlipidémie
La dose initiale habituelle recommandée est de 10 mg par jour, en une seule prise, dans la soirée. Les patients qui ont besoin d’une réduction plus importante du LDL-C (plus de 45 %) peuvent amorcer le traitement à la dose de 40 mg par jour, en une seule prise, dans la soirée. Les patients atteints d’hypercholestérolémie légère ou modérée peuvent recevoir une dose initiale de 5 mg de simvastatine
- Hypercholestérolémie familiale homozygote (HFho)
Chez les patients atteints d’HFho qui prennent du lomitapide en association avec IPG-SIMVASTATIN, la dose d’IPG-SIMVASTATIN ne doit pas excéder 20 mg/jour. Toutefois, ceux qui reçoivent de la simvastatine à 80 mg/jour (avant le lomitapide) depuis au moins un an sans montrer de signe de toxicité musculaire peuvent recevoir 40 mg/jour de simvastatine en concomitance avec du lomitapide (voir Musculosquelettique et 9.4 Interactions médicament-médicament).
- Posologie chez les enfants (âgés de 10 à < 18 ans) atteints d’hypercholestérolémie familiale hétérozygote
La dose initiale habituelle recommandée est de 10 mg une fois par jour, à prendre dans la soirée. La posologie recommandée est de 10 à 40 mg par jour; la dose maximale recommandée est de 40 mg par jour. La dose doit être personnalisée selon l’objectif thérapeutique recommandé (voir PHARMACOLOGIE CLINIQUE).
- Personnes âgées (> 65 ans)
Il n’est pas nécessaire d’ajuster la dose chez les patients âgés. Cependant, dans un essai clinique portant sur des patients traités par la simvastatine à raison de 80 mg/jour, le risque d’incidence de myopathie était plus élevé chez les patients ≥ 65 que chez les patients < 65 ans (voir 7.1.4 Personnes âgées et Musculosquelettique). L’administration de doses élevées de simvastatine, requises pour certains patients atteints d’hypercholestérolémie sévère, a été associée à des taux plasmatiques élevés de simvastatine. Il faut user de prudence lorsque des patients atteints d’hypercholestérolémie sévère sont âgés ou reçoivent conjointement un inhibiteur du cytochrome P450 (voir Musculosquelettique et 9.4 Interactions médicament-médicament).
- Insuffisance rénale
Étant donné que l’excrétion rénale d’IPG-SIMVASTATIN est très faible, il n’est pas nécessaire de modifier la posologie chez les patients atteints d’insuffisance rénale légère ou modérée. Cependant, il faut user de prudence lorsqu’IPG-SIMVASTATIN est administré à des patients atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min), ou reçoivent conjointement un inhibiteur du cytochrome P-450 (voir Rénal et 9.4 Interactions médicament-médicament); ces patients doivent amorcer le traitement à la dose de 5 mg par jour et faire l’objet d’une étroite surveillance. Il faut évaluer avec soin si l’on envisage d’administrer une dose supérieure à 10 mg par jour et, si cette dose est jugée essentielle, l’administrer avec prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Insuffisance hépatique
IPG-SIMVASTATIN est contre-indiqué chez les patients présentant une affection hépatique évolutive pouvant inclure une élévation persistante et inexpliquée des transaminases hépatiques (voir 2 CONTRE-INDICATIONS et Hépatique/biliaire/pancréatique).
Abandon du traitement
Si la patiente devient enceinte pendant le traitement par IPG-SIMVASTATIN, il importe de cesser immédiatement la prise du médicament et d’avertir la patiente des effets nuisibles possibles pour le fœtus. Lorsqu’une hypersensibilité est soupçonnée, on conseille d’interrompre l’administration d’IPG-SIMVASTATIN.
Si les taux de transaminases ont tendance à augmenter, notamment s’ils atteignent des valeurs équivalant à trois fois la limite supérieure de la normale et s’y maintiennent, il faut interrompre la prise du médicament.
Une affection hépatique évolutive ou une élévation persistante et inexpliquée des transaminases sont des contre-indications à l’administration d’IPG-SIMVASTATIN; si l’un de ces troubles survient au cours du traitement, on doit interrompre la prise du médicament.
Si le patient présente une lésion hépatique grave, accompagnée de symptômes cliniques ou d’une hyperbilirubinémie ou d’un ictère au cours du traitement par IPG-SIMVASTATIN, ce dernier doit être immédiatement interrompu. Si aucune autre cause ne peut être établie, le patient ne doit pas recommencer à prendre IPG-SIMVASTATIN.
Le traitement par IPG-SIMVASTATIN devrait être interrompu immédiatement lors d’une élévation marquée de la créatine kinase ou lorsqu’une myopathie est diagnostiquée ou soupçonnée.
On doit cesser ou interrompre temporairement le traitement par IPG-SIMVASTATIN chez les patients présentant des troubles graves et aigus évocateurs d’une myopathie ou favorisant le développement d’une rhabdomyolyse (p. ex. septicémie, hypotension, intervention chirurgicale majeure, traumatisme, trouble sévère du métabolisme endocrinien et de l’équilibre électrolytique ou convulsions réfractaires).
On doit interrompre temporairement l’administration d’IPG-SIMVASTATIN chez les patients qui prennent de la daptomycine, particulièrement chez ceux qui présentent des facteurs prédisposant à la myopathie/rhabdomyolyse (voir 9.4 Interactions médicament-médicament).
On devrait interrompre temporairement le traitement avec la simvastatine, c’est-à-dire quelques jours avant de procéder à une chirurgie majeure non urgente, ou encore lorsque survient une affection grave ou lorsqu’il faut pratiquer une intervention chirurgicale d’urgence.
4.4 Administration
IPG-SIMVASTATIN est administré par voie orale. IPG-SIMVASTATIN peut être administré en une seule dose, avec le repas du soir.
4.5 Dose oubliée
Si le patient oublie de prendre un comprimé, il doit le prendre dès qu’il s’aperçoit de l’oubli, à moins que cette dose ne se trouve trop rapprochée de la suivante; il ne doit prendre alors que la dose prescrite au moment indiqué. Il ne faut pas prendre une double dose.
5. SURDOSAGE
Quelques cas de surdosage ont été rapportés; la dose maximale était de 3,6 g. Tous les patients se sont rétablis sans séquelles. En cas de surdosage, traiter les symptômes et prendre les mesures de soutien nécessaires, le cas échéant.
Pour la prise en charge d’une surdose présumée, communiquez avec le centre antipoison de votre région.
6. FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / | |
| Ingrédients non médicinaux | ||
| concentration / composition | ||
| Oral | Comprimé/ 5 mg, 10 mg, 20 mg, 40 mg et 80 mg | Acide ascorbique, butylhydroxyanisole (BHA), acide citrique monohydraté, cellulose hydroxypropyl, méthylcellulose hydroxypropyl, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, amidon prégélatinisé, talc et dioxyde de titane. Les comprimés à 5 mg, 10 mg, 20 mg, 40 mg and 80 mg contiennent de l’oxyde de fer jaune. Les comprimés à 10 mg, 20 mg, 40 mg et 80 mg contiennent également de l’oxyde de fer rouge. |
Les comprimés IPG-Simvastatin à 5 mg sont de couleur chamois; ces comprimés pelliculés sont en forme de bouclier biconvexe, portant la gravure « 5 » sur une face et « S » sur l’autre. Offerts en plaquettes alvéolées de 30 comprimés (3 x 10) et en flacons en PEHD de 100 comprimés.
Les comprimés IPG-Simvastatin à 10 mg sont de couleur pêche; ces comprimés pelliculés sont en forme de bouclier biconvexe, portant la gravure « 10 » sur une face et « S » sur l’autre. Offerts en flacons en PEHD de 100 et 500 comprimés.
Les comprimés IPG-Simvastatin à 20 mg sont de couleur brun roux; ces comprimés pelliculés sont en forme de bouclier biconvexe, portant la gravure « 20 » sur une face et « S » sur l’autre. Offerts en flacons en PEHD de 100et 500 comprimés.
Les comprimés IPG-Simvastatin à 40 mg sont de couleur rouge brique; ces comprimés pelliculés sont en forme de bouclier biconvexe, portant la gravure « 40 » sur une face et « S » sur l’autre. Offerts en flacons en PEHD de 100 comprimés.
Les comprimés IPG-Simvastatin à 80 mg sont de couleur rouge brique; ces comprimés pelliculés sont en forme de caplet très biconvexe, portant la gravure « 80 » sur une face et « S » sur l’autre. Offerts en plaquettes alvéolées de 30 comprimés (3 x 10) et en flacons en PEHD de 100 comprimés
7. MISES EN GARDE ET PRÉCAUTIONS
General
On doit recommander aux patients d’informer les professionnels de la santé qu’ils consulteront ultérieurement d’un traitement antérieur par IPG-SIMVASTATIN ou par tout autre hypolipidémiant.
En prévention primaire, on n’a pas évalué l’effet des changements attribuables à la simvastatine à l’égard des taux de lipoprotéines, telle la réduction du cholestérol sérique, ou sur la morbidité et la mortalité cardiovasculaires ainsi que sur la mortalité générale.
Cancérogenèse et mutagenèse
Voir Carcinogénicité.
Conduite de véhicules et utilisation de machines
IPG-SIMVASTATIN a peu ou pas d’effets sur la capacité de conduire un véhicule ou de faire fonctionner une machine. Des cas d’étourdissements ont toutefois été signalés après la commercialisation du produit. Les patients qui présentent des étourdissements doivent éviter de conduire un véhicule ou de faire fonctionner une machine.
Endocrinien / métabolisme
Les inhibiteurs de l’HMG-CoA réductase diminuent la synthèse du cholestérol et, comme tel, peuvent théoriquement entraver l’élaboration des hormones stéroïdes surrénaliennes et sexuelles. Les résultats d’études cliniques ont montré que la simvastatine et d’autres inhibiteurs de l’HMG-CoA réductase ne réduisent pas les concentrations plasmatiques du cortisol, n’altèrent pas la réserve surrénalienne et n’abaissent pas la concentration plasmatique basale de testostérone. Toutefois, les effets des inhibiteurs de l’HMG-CoA réductase sur la fertilité des hommes n’ont pas encore été évalués chez un nombre suffisant de patients. Les effets, s’il y a lieu, sur l’axe hypophysogonadique sont inconnus chez la femme non ménopausée.
Il faut évaluer soigneusement les patients traités par la simvastatine qui présentent des signes cliniques de dysfonctionnement endocrinien. Il faut user de prudence lorsqu’un inhibiteur de l’HMG-CoA réductase ou un autre agent indiqué pour abaisser la cholestérolémie est administré à des patients recevant d’autres médicaments (par exemple, la spironolactone ou la cimétidine) pouvant diminuer le taux des hormones stéroïdes endogènes (voir 9.4 Interactions médicament-médicament).
Des augmentations du taux sérique d’HbA1c et de la glycémie à jeun ont été signalées avec les médicaments de la classe des inhibiteurs de l’HMG-CoA réductase. Chez certains patients présentant un risque élevé de diabète, l’hyperglycémie a été suffisante pour faire évoluer les patients vers un état diabétique. Les bienfaits du traitement continuent de l’emporter sur la faible augmentation du risque; il est néanmoins recommandé de surveiller périodiquement ces patients.
Effet sur les taux de CoQ10 (ubiquinone) : On a observé une diminution importante des concentrations plasmatiques de CoQ10 chez les patients traités par la simvastatine et d’autres statines. L’importance clinique d’une carence éventuelle en CoQ10 provoquée à long terme par les composés de cette classe n’a toutefois pas été établie.
Chez certains patients, l’effet bénéfique attribuable à la réduction du taux de cholestérol total et du taux de cholestérol-LDL peut être partiellement atténué par une hausse concomitante du taux de lipoprotéines (a) [Lp(a)]. Des études sont présentement en cours pour évaluer l’importance des variations plasmatiques des Lp(a). Par conséquent, tant que l’on ne disposera pas de nouvelles données, on propose de mesurer, si possible, les taux sériques de Lp(a) chez les patients traités par IPG-SIMVASTATIN.
Hépatique/biliaire/pancréatique
Lors des études cliniques, on a observé une augmentation marquée et persistante des transaminases sériques (jusqu’à plus de 3 fois la limite supérieure de la normale) chez 1 % des patients adultes traités par la simvastatine (voir 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives). À l’interruption du traitement, les taux de transaminases sont habituellement revenus lentement à leurs valeurs initiales. Ces augmentations n’étaient pas associées à un ictère ni à d’autres signes ou symptômes. On n’a pas constaté d’hypersensibilité. Certains de ces patients présentaient des résultats anormaux des tests de la fonction hépatique avant le traitement par la simvastatine et/ou consommaient des quantités importantes d’alcool.
Au cours de l’étude 4S (Scandinavian Simvastatin Survival Study) (voir 14 ESSAIS CLINIQUES), on n’a pas observé de différence significative entre le groupe traité par la simvastatine et le groupe ayant reçu le placebo (14 [0,7 %] contre 12 [0,6 %]) quant au nombre de patients ayant présenté à plus d’une reprise une élévation des transaminases dépassant 3 fois la limite supérieure de la normale. Les élévations isolées (à une seule occasion) de la SGPT (ALAT) au-delà de 3 fois la limite supérieure de la normale ont été nettement plus fréquentes dans le groupe traité par la simvastatine, durant la première année de l’étude seulement (20 contre 8, p = 0,023). L’élévation des transaminases a entraîné l’interruption du traitement chez 8 patients du groupe simvastatine (n = 2 221) et chez 5 patients du groupe placebo (n = 2 223). Parmi les 1 986 patients de l’étude 4S qui ont été traités par la simvastatine et qui présentaient au début du traitement des résultats normaux lors des tests de la fonction hépatique, seulement 8 (0,4 %) ont subi une élévation des transaminases dépassant 3 fois la limite supérieure de la normale et/ou ont interrompu leur traitement en raison de cette élévation pendant la durée médiane de 5,4 ans de l’étude. Tous les patients de l’étude ont reçu une dose initiale de 20 mg de simvastatine; chez 37 % des patients, cette dose a toutefois été augmentée à 40 mg.
Dans deux études cliniques contrôlées d’une durée de 6 mois, menées auprès de 1 105 patients, une hausse persistante des transaminases hépatiques, attribuable au médicament, a été observée à une fréquence de 0,7 % pour la dose de 40 mg et de 1,8 % pour la dose de 80 mg.
Dans l’étude HPS (Heart Protection Study) (voir Maladie coronarienne), au cours de laquelle 20 536 patients ont été répartis au hasard pour recevoir de la simvastatine à raison de 40 mg par jour ou un placebo, une élévation du taux des transaminases (> 3 fois la limite supérieure de la normale lors de mesures répétées) a été observée à une fréquence de 0,21 % (n = 21) chez les patients traités par la simvastatine et de 0,09 % (n = 9) chez les patients ayant reçu le placebo.
On recommande de procéder à des examens de la fonction hépatique chez tous les patients au début du traitement et par la suite lorsque cet examen est indiqué sur le plan clinique. Les patients dont la dose est augmentée à 80 mg devraient subir un examen supplémentaire de la fonction hépatique avant l’augmentation de la dose, 3 mois après cette augmentation et périodiquement par la suite (par exemple, deux fois par année) au cours de la première année de traitement. On doit surveiller plus attentivement les patients chez qui l’on constate une élévation du taux de transaminases sériques; dans ce cas, on devra refaire les mesures le plus tôt possible, puis les répéter à intervalles plus rapprochés.
Signalons que l’ALAT peut provenir des muscles et que, par conséquent, une augmentation du taux d’ALAT et de créatinine kinase pourrait indiquer une myopathie.
De rares cas d’insuffisance hépatique, fatale ou non, ont été rapportés après la commercialisation du produit chez les patients qui prenaient de la simvastatine, peu importe la dose.
Comme les autres inhibiteurs de l’HMG-CoA réductase, IPG-SIMVASTATIN devrait être administré avec prudence aux patients qui consomment des quantités importantes d’alcool et/ou qui ont des antécédents de maladie hépatique.
Des élévations modérées des transaminases sériques (moins de trois fois la limite supérieure de la normale) ont été rapportées après un traitement par la simvastatine (voir 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives). Ces anomalies n’étaient pas spécifiques à l’administration de simvastatine et ont été également observées avec d’autres hypolipidémiants comparables. Apparaissant généralement au cours des 3 premiers mois de traitement par la simvastatine, elles ont été de nature transitoire et n’ont été accompagnées d’aucun symptôme. En outre, elles n’ont pas motivé l’interruption du traitement.
Immunitaire
On a rapporté de rares cas de myopathie nécrosante à médiation immunitaire (MNMI), une forme de myopathie auto-immune associée à l’utilisation de statines. La MNMI se caractérise par :
- une faiblesse persistante des muscles proximaux et une élévation du taux de créatine kinase sérique qui persistent malgré l’interruption du traitement au moyen d’une statine
- une biopsie musculaire révélant une myopathie nécrosante sans inflammation significative
- une amélioration de l’état du patient grâce du patient à l’administration d’agents immunosuppresseurs
- la présence d’anticorps anti-HMG CoA réductase
Surveillance et analyses de laboratoire
Dans le diagnostic différentiel d’une douleur thoracique chez un patient traité par IPG-SIMVASTATIN, on devrait déterminer les taux de transaminases sériques et de créatine kinase d’origine cardiaque et non cardiaque. Le dosage périodique de la créatine kinase est recommandé chez les patients dont on augmente la dose à 80 mg.
Musculosquelettique
Myasthénie grave/myasthénie oculaire
Dans de rares cas, la prise de statines peut provoquer l’apparition d’une myasthénie grave ou d’une myasthénie oculaire ou aggraver l’état des patients qui en sont déjà atteints (voir 8.5 Effets indésirables observés après la mise en marché); des cas de récidive ont par ailleurs été signalés lors de l’administration de la même statine ou d’une statine différente. Il convient d’utiliser IPG-SIMVASTATIN avec prudence chez les patients atteints de myasthénie grave ou de myasthénie oculaire et d’interrompre son administration en cas d’apparition de symptômes liés à ces affections ou d’aggravation des symptômes existants [Sec. 2.5 – Myasthénie grave].
Myopathie/Rhabdomyolyse : On a rapporté des effets indésirables sur les muscles squelettiques, comme la myalgie, la myopathie et, rarement la rhabdomyolyse, chez des patients traités par la simvastatine. De rares cas de rhabdomyolyse, accompagnée d’une insuffisance rénale aiguë, consécutive à une myoglobinurie, ont été rapportés avec la simvastatine et les autres inhibiteurs de l’HMG-CoA réductase.
On doit soupçonner une myopathie, définie comme une douleur ou une faiblesse musculaire associée à une élévation de la créatine kinase dépassant dix fois la limite supérieure de la normale, chez les patients qui présentent une myalgie diffuse, une sensibilité ou une faiblesse musculaire ou une élévation marquée des taux de créatine kinase. Par conséquent, il faut informer tous les patients qui amorcent un traitement par la simvastatine ou chez qui la dose de ce médicament est augmentée du risque de myopathie et les aviser de rapporter immédiatement toute douleur, sensibilité ou faiblesse musculaires inexpliquées, en particulier si de tels symptômes sont associés à des malaises généraux ou à de la fièvre. On devrait procéder au dosage périodique de la créatine kinase chez les patients qui amorcent un traitement par la simvastatine ou chez qui la dose de ce médicament est augmentée. On devrait procéder au dosage du taux de créatine kinase chez les patients qui présentent des signes ou symptômes évocateurs d’une myopathie.
Dans la plupart des cas, lorsque les patients interrompent le traitement sans tarder, les symptômes musculaires disparaissent et le taux de créatine kinase revient à la normale (voir 8.1 Aperçu des effets indésirables). Cependant, cette mesure ne permet pas toujours de prévenir la survenue d’une myopathie. La myopathie évolue parfois vers une rhabdomyolyse, une affection qui a rarement entraîné la mort, accompagnée ou non d’une insuffisance rénale aiguë consécutive à une myoglobinurie. Un taux plasmatique élevé d’inhibiteurs de l’HMG-CoA réductase augmente le risque de myopathie (c.-à-d., concentrations plasmatiques élevées de simvastatine et de simvastatine acide), pouvant être en partie attribuable médicaments pouvant causer une interaction et interférer avec le métabolisme de la simvastatine et/ou les voies de transport (voir 9.4 Interactions médicament-médicament).
Facteurs prédisposant à la myopathie/rhabdomyolyse : On doit faire preuve de prudence lorsqu’on prescrit IPG-SIMVASTATIN, comme les autres inhibiteurs de l’HMG-CoA réductase, à des patients qui présentent certains facteurs prédisposant à la myopathie/rhabdomyolyse parmi les suivants :
- Antécédents personnels ou familiaux de troubles musculaires héréditaires
- Antécédents de toxicité musculaire observée avec un autre inhibiteur de l’HMG-CoA réductase
- Utilisation concomitante de fibrate ou de niacine (acide nicotinique)
- Hypothyroïdie non maîtrisée
- Consommation excessive d’alcool
- Exercices physiques intenses
- Âge ≥ 65 ans
- Sexe féminin
- Insuffisance rénale
- Insuffisance hépatique
- Diabète accompagné de stéatose hépatique
- Interventions chirurgicales et traumatisme
- Constitution fragile
Situations pouvant entraîner une élévation du taux plasmatique de l’ingrédient actif (voir
9.4 Interactions médicament-médicament)
Comme on l’observe avec les autres inhibiteurs de l’HMG-CoA réductase, le risque de myopathie et de rhabdomyolyse est lié à la dose du médicament. Dans une base de données d’études cliniques menées chez 41 413 patients traités par la simvastatine dont 24 747 (environ 60 %) ont participé à des études dont la durée médiane du suivi était d’au moins 4 ans, l’incidence de la myopathie était d’environ 0,03 %, 0,08 % et 0,61 %, respectivement, dans les groupes ayant reçu les doses de 20, 40 et 80 mg par jour. Dans ces études cliniques, les patients ont fait l’objet d’une surveillance attentive et certains médicaments causant une interaction médicamenteuse devraient être exclus.
Dans une étude clinique (l’étude SEARCH), menée auprès de 12 064 patients présentant des antécédents d’infarctus du myocarde et traités au moyen de la simvastatine à 80 mg/jour (durée moyenne du suivi de 6,7 ans), l’incidence de la myopathie était d’environ 1,0 %, comparativement à 0,02 % chez les patients recevant 20 mg/jour. Près de la moitié des cas de myopathie ont été observés pendant la première année de traitement.
Le risque de myopathie/rhabdomyolyse est plus élevé chez les patients recevant de la simvastatine à raison de 80 mg par jour, comparativement à ceux recevant d’autres traitements à base de statines ayant des effets similaires sur la réduction du taux de LDL-C. Par conséquent, l’administration quotidienne de 80 mg d’IPG-SIMVASTATIN est déconseillée (voir 4 POSOLOGIE ET ADMINISTRATION).
Parmi les patients chez qui la rhabdomyolyse est apparue lors d’un traitement avec la simvastatine, un grand nombre présentaient des antécédents médicaux complexes, notamment une insuffisance rénale résultant généralement d’un diabète de longue date. Ces patients doivent faire l’objet d’une surveillance plus étroite.
Dans une étude clinique, menée chez des patients présentant un risque élevé de maladie cardiovasculaire et traités avec de la simvastatine à 40 mg/jour (suivi médian de 3,9 ans), la fréquence de la myopathie était d’environ 0,05 % chez les patients d’origine autre que chinoise (n = 7 367), comparativement à 0,24 % chez les patients d’origine chinoise (n = 5 468). Bien que la seule population asiatique évaluée dans le cadre de cette étude clinique était d’origine chinoise, il faut user de prudence au moment de prescrire de la simvastatine à des patients asiatiques et n’utiliser que la plus faible dose requise.
Le risque de myopathie et de rhabdomyolyse augmente lorsque les inhibiteurs de l’HMG-CoA réductase sont administrés conjointement avec des médicaments qui affectent leur métabolisme dépendant de l’isoforme 3A4 du cytochrome P450 (voir 9.4 Interactions médicament-médicament).
Le risque de myopathie et de rhabdomyolyse augmente lorsque la simvastatine est administrée conjointement avec les médicaments suivants :
Médicaments contre-indiqués
Les inhibiteurs puissants de l’isoenzyme 3A4 du cytochrome P450, par exemple, les antifongiques azolés (itraconazole, kétoconazole, posaconazole et voriconazole), les antibiotiques (érythromycine, clarithromycine et télithromycine), les inhibiteurs de la protéase du VIH, les inhibiteurs de la protéase du VHC (bocéprévir, télaprévir), l’antidépresseur néfazodone (non commercialisé au Canada), et les médicaments contenant du cobicistat. Si un traitement à court terme au moyen d’inhibiteurs puissants du CYP3A4 ne peut être évité, on doit alors cesser d’administrer la simvastatine durant le traitement avec ces médicaments (voir 2 CONTRE-INDICATIONS, 9.4 Interactions médicament-médicament et Pharmacocinétique).
Gemfibrozil, cyclosporine ou danazol : La prise concomitante de ces médicaments et de simvastatine est contre-indiquée (voir 2 CONTRE-INDICATIONS, 9.4 Interactions médicament-médicament et Pharmacocinétique).
Autres médicaments : Les fibrates autres que le gemfibrozil (voir 2 CONTRE-INDICATIONS) ou le fénofibrate, l’amiodarone, les bloqueurs des canaux calciques (vérapamil, diltiazem et amlodipine), l’acide fusidique, la niacine, le lomitapide et le grazoprévir/elbasvir (voir 9.4 Interactions médicament-médicament).
Daptomycine : La daptomycine et les inhibiteurs de l’HMG-CoA réductase sont associés de manière indépendante à des effets sur les muscles squelettiques. Des cas de myopathie ou de rhabdomyolyse ont été observés chez des patients recevant de la simvastatine en concomitance avec de la daptomycine.
Ophtalmologique
Les données recueillies à long terme au cours des études cliniques n’indiquent pas que la simvastatine exerce un effet défavorable sur le cristallin humain.
Rénal
Étant donné que l’excrétion rénale d’IPG-SIMVASTATIN est très faible, il n’est pas nécessaire de modifier la posologie chez les patients atteints d’insuffisance rénale modérée (voir Musculosquelettique).
L’administration de doses élevées de simvastatine (40 ou 80 mg/jour) requises pour certains patients atteints d’hypercholestérolémie grave a été associée à des taux plasmatiques élevés de simvastatine.
Santé reproductive : Potentiel des femmes et des hommes
Le cholestérol et les autres produits de la biosynthèse du cholestérol sont des substances essentielles au développement du fœtus (y compris la synthèse des stéroïdes et des membranes cellulaires). IPG-SIMVASTATIN ne devrait être administré aux femmes en âge de procréer que dans les cas où le risque de devenir enceinte est hautement improbable et que les patientes ont été avisées des dangers potentiels. L’athérosclérose étant un processus chronique, l’interruption temporaire d’un traitement régulateur du métabolisme lipidique durant la grossesse ne devrait normalement avoir que peu de répercussions sur les résultats d’un traitement à long terme de l’hypercholestérolémie primitive. Voir 2 CONTRE-INDICATIONS et 7.1.1 Femmes enceintes.
Fertilité
Voir Toxicologie pour la reproduction et le développement.
Peau
Il semble que quelques cas d’éosinophilie et d’éruptions cutanées soient associés au traitement par la simvastatine.
7.1 Populations particulières
7.1.1 Femmes enceintes
IPG-SIMVASTATIN est contre-indiqué durant la grossesse (voir Toxicologie pour la reproduction et le développement).
L’innocuité de la simvastatine n’a pas été établie chez les femmes enceintes. De plus, aucune étude clinique contrôlée n’a été menée auprès de cette population. De rares cas d’anomalies congénitales ont été rapportés après l’exposition intra-utérine du fœtus à un inhibiteur de l’HMG-CoA réductase. Cependant, selon le suivi effectué chez environ 200 femmes enceintes qui avaient pris de la simvastatine ou un autre inhibiteur de l’HMG-CoA réductase de structure apparentée lors du premier trimestre de la grossesse, la fréquence des anomalies congénitales a été comparable à celle observée dans la population générale. Le nombre de grossesses analysées a été statistiquement suffisant pour éliminer la possibilité que la fréquence des anomalies congénitales atteigne 2,5 fois ou plus la fréquence initiale.
Bien qu’aucune donnée n’ait montré que la fréquence des anomalies congénitales chez les enfants de patientes ayant pris de la simvastatine ou un autre inhibiteur de l’HMG-CoA réductase de structure apparentée soit différente de celle observée dans la population générale, la prise de simvastatine pendant la grossesse peut entraîner, chez le fœtus, une réduction du taux de mévalonate, un précurseur de la synthèse du cholestérol. L’athérosclérose étant un processus chronique, l’interruption temporaire d’un traitement hypolipidémiant durant la grossesse ne devrait normalement avoir que peu de répercussions sur les risques à long terme liés à l’hypercholestérolémie primitive.
C’est pourquoi IPG-SIMVASTATIN ne doit pas être utilisé chez les femmes enceintes, chez celles qui essaient de le devenir ou encore chez celles qui croient l’être. On doit interrompre le traitement par IPG-SIMVASTATIN pendant la grossesse ou jusqu’à ce qu’on puisse confirmer que la patiente n’est pas enceinte (voir 2 CONTRE-INDICATIONS).
7.1.2 Allaitement
On ne sait pas si la simvastatine ou ses métabolites sont excrétés dans le lait maternel humain. Cependant, comme c’est le cas de nombreux médicaments, et en raison du risque de réactions défavorables graves chez le nourrisson, les patientes qui prennent IPG-SIMVASTATIN ne devraient pas allaiter (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
L’innocuité et l’efficacité de la simvastatine chez les patients de 10 à moins de 18 ans atteints d’hypercholestérolémie familiale hétérozygote ont été évaluées dans le cadre d’une étude clinique contrôlée réalisée chez des adolescents et des adolescentes ayant eu leurs premières règles depuis au moins un an. Les patients traités au moyen de la simvastatine présentaient un profil d’effets indésirables généralement comparable à celui des patients recevant le placebo.
Les doses supérieures à 40 mg n’ont pas été évaluées dans cette population de patients. Au cours de cette étude contrôlée limitée, on n’a observé aucun effet décelable sur la croissance ou sur la maturation sexuelle chez les adolescents et les adolescentes ni sur la durée du cycle menstruel chez les adolescentes (voir 4.2 Dose recommandée et modification posologique; 8.3 Effets indésirables observés au cours des essais cliniques – Enfants; 10 PHARMACOLOGIE CLINIQUE). On doit recommander aux adolescentes d’utiliser un mode de contraception approprié pendant leur traitement au moyen de la simvastatine (voir 2 CONTRE-INDICATIONS; 7.1.1 Femmes enceintes). La simvastatine n’a pas été évaluée chez les patients âgés de moins de 10 ans ni chez les adolescentes avant leurs premières règles.
7.1.4 Personnes âgées
Chez les patients de plus de 65 ans qui ont reçu de la simvastatine lors des études cliniques contrôlées, l’efficacité de la simvastatine, évaluée par la réduction des taux de cholestérol total et de cholestérol-LDL, semblait similaire à celle observée dans la population générale. On n’a pas noté non plus de différences dans la fréquence et la gravité des réactions défavorables, tant sur le plan clinique qu’au niveau des résultats des tests de laboratoire.
Les personnes âgées peuvent être plus susceptibles de présenter une myopathie (voir Musculosquelettique).
8. EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les résultats d’études menées auprès de plus de 2 300 patients, dont plus de 1 200 ont été traités pendant 1 an, et plus de 230 pendant 2 ans ou davantage, ont montré que la simvastatine est généralement bien tolérée et que les effets indésirables du médicament sont habituellement légers et transitoires.
Les effets indésirables les plus graves liés à l’emploi de la simvastatine ont été une augmentation persistante des transaminases sériques, une myopathie/rhabdomyolyse accompagnée d’une insuffisance rénale aiguë consécutive à une myoglobinurie, une myalgie et une myopathie (voir Musculosquelettique, 8.5 Effets indésirables observés après la mise en marché). Les effets indésirables le plus souvent rapportés dans le cadre des essais cliniques (chez au moins 1 % des sujets) et pouvant être associés au traitement avec la simvastatine étaient les suivants : douleur abdominale, constipation, flatulences, asthénie et céphalées (voir 8.2 Effets indésirables observés dans les essais cliniques).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Lors des études cliniques contrôlées effectuées avant la commercialisation de la simvastatine, 1,0 % des patients ont dû interrompre le traitement à cause d’effets indésirables attribuables à ce médicament.
Les effets indésirables survenus à une fréquence ≥ 0,5 % parmi les 2 361 patients traités par la simvastatine dans le cadre d’études cliniques contrôlées effectuées avant la commercialisation du produit, et considérés comme possiblement, probablement ou définitivement reliés au médicament, sont regroupés dans le tableau ci-dessous :
Tableau 2 - Effets indésirables liés aux médicaments* signalés chez ≥ 0,5 % des patients traités par la simvastatine
| SIMVASTATINE (n=2 361) % | |
| Affections gastro-intestinales | |
| Douleur abdominale | 2,2 |
| Régurgitation acide | 0,5 |
| Constipation | 2,5 |
| Dyspepsie | 0,6 |
| Diarrhée | 0,8 |
| Flatulences | 2,0 |
| Nausée | 1,1 |
| Affections du système nerveux | |
| Céphalées | 1,0 |
| Affections de la peau | |
| Éruptions cutanées | 0,7 |
| SIMVASTATINE (n=2 361) % | |
| Divers | |
| Asthénie | 0,8 |
*Considérés comme potentiellement, probablement ou certainement liés aux médicaments selon l’évaluation des investigateurs.
Au cours de l’étude 4S (Scandinavian Simvastatin Survival Study) (voir 10 PHARMACOLOGIE CLINIQUE et 14 ESSAIS CLINIQUES) d’une durée médiane de 5,4 ans qui englobait 4 444 patients recevant 20 ou 40 mg par jour de simvastatine (n = 2 221) ou un placebo (n = 2 223), les profils d’innocuité et de tolérance ont été comparables dans les deux groupes.
Affections oculaires : Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
8.3 Effets indésirables observés au cours des essais cliniques – Enfants
Dans une étude réalisée auprès d’enfants de <18 ans atteints d’hypercholestérolémie familiale hétérozygote (n = 175), le profil d’innocuité et de tolérance observé dans le groupe traité au moyen de simvastatine était généralement comparable à celui noté dans le groupe recevant le placebo (voir 7.1.3 Enfants; 10 PHARMACOLOGIE CLINIQUE).
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
On a observé une augmentation marquée et persistante des transaminases sériques (ALAT, ASAT). Signalons que l’ALAT peut provenir des muscles et que, par conséquent, une augmentation du taux d’ALAT et de créatinine kinase pourrait indiquer une myopathie (voir Hépatique/biliaire/pancréatique, Surveillance et tests de laboratoire et Musculosquelettique). Environ 5,0 % des patients ont présenté une élévation du taux de créatine kinase (CK) atteignant, en une occasion ou plus, une valeur au moins trois fois supérieure à la normale. Cette augmentation était attribuable à la fraction non cardiaque de la CK. Une myopathie a été rapportée dans de rares occasions (voir Surveillance et tests de laboratoire et 9.4 Interactions médicament-médicament).
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été rapportés, indépendamment du lien de causalité, soit dans des études cliniques non contrôlées portant sur la simvastatine, soit après la commercialisation du produit.
Affections endocriniennes :
Des augmentations du taux d’HbA1c et de la glycémie à jeun ont été rapportées avec la simvastatine. Des cas de diabète ont été signalés avec l’utilisation de statines, y compris la simvastatine.
Affections oculaires :
Myasthénie oculaire
Affections gastro-intestinales :
Vomissements
Affections hématologiques :
Anémie
Leucopénie
Purpura
Hépatique / pancréatique
Hépatite : Cas rapportés d'insuffisance hépatique ayant eu une issue fatale ou ayant nécessité une greffe de foie, peu importe la dose.
Ictère
Pancréatite
Investigations :
Élévations de la phosphatase alcaline et de la γ-glutamyl-transpeptidase. Augmentation des taux d’HbA1c et de la glycémie sérique à jeun.
Affections musculosquelettiques :
Rhabdomyolyse
Crampes musculaires
Myalgie
Myasthénie grave
On a rapporté de rares cas de myopathie nécrosante à médiation immunitaire associés à l’utilisation de statines (voir Musculosquelettique).
Affection du système nerveux :
Étourdissements
Paresthésie
Neuropathie périphérique
Des cas de neuropathie périphérique accompagnée de faiblesse musculaire ou de troubles sensoriels ont été rapportés. De rares cas de troubles cognitifs (p. ex., perte de mémoire, tendance à oublier, amnésie, troubles de la mémoire, confusion) associés à la prise de la simvastatine ont été rapportés après la commercialisation du produit, peu importe la dose. Ces troubles cognitifs ont été rapportés avec toutes les statines. Ces troubles sont généralement bénins et disparaissent avec l’interruption du traitement avec la statine. Le délai avant la manifestation des symptômes peut varier (de 1 jour à des années) et il en va de même pour leur disparition (durée médiane de 3 semaines).
Affections respiratoires :
Maladie pulmonaire interstitielle
Affections psychiatriques :
Dépression
Insomnie
Affections des organes de reproduction et du sein :
Dysfonction érectile
Affections du système immunitaire :
On a signalé, quoique rarement, un syndrome d’hypersensibilité caractérisé par la présence de quelques-uns des signes suivants :
- Anaphylaxie
- Angiœdème
- Arthralgie
- Arthrite
- Dermatomyosite
- Dyspnée
- Éosinophilie
- Augmentation de la vitesse de sédimentation
Fièvre
- Bouffées vasomotrices
- Syndrome lupoïde
- Malaise
- Photosensibilité
- Pseudopolyarthrite rhizomélique
- Thrombopénie
- Urticaire
- Vasculite
Affection de la peau :
Alopécie
Érythème polymorphe, y compris le syndrome de Stevens-Johnson Lichen plan [Sec. 2.5-slu-lichen-planus]
Prurit
Éruptions cutanées
Autres :
Bien que les effets indésirables suivants n’aient pas été observés lors des études cliniques avec la simvastatine, ils ont été rapportés à la suite du traitement avec d’autres inhibiteurs de l’HMG-CoA réductase : anorexie, hypospermie, gynécomastie, troubles psychiques, y compris l’anxiété, troubles du sommeil, y compris les cauchemars.
9. INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
L’administration concomitante avec les médicaments suivants est contre-indiquée (voir les renseignements plus détaillés à la section 9.4 Interactions médicament-médicament) :
- Gemfibrozil
- Cyclosporine
- Danazol
ainsi qu’avec des inhibiteurs puissants du CYP3A4, comme les suivants :
- Itraconazole
- Kétoconazole
- Posaconazole
- Voriconazole
- Inhibiteurs de la protéase du VIH
- Bocéprévir
- Télaprévir
- Érythromycine
- Clarithromycine
- Télithromycine
- Néfazodone
- Médicaments contenant du cobicistat
9.2 Aperçu des interactions médicamenteuses
Plusieurs mécanismes peuvent contribuer à la possibilité d’interactions avec les inhibiteurs de la réductase HMG Co-A. Les médicaments ou produits naturels qui sont des inhibiteurs de certaines enzymes (p. ex. CYP3A4) et/ou les voies de certains transporteurs (p.ex. OATP1B) peuvent entraîner une augmentation des concentrations plasmatiques de la simvastatine et de la forme acide de la simvastatine, ce qui peut accroître le risque de myopathie/rhabdomyolyse.
Consultez les renseignements d’ordonnance de tout médicament administré en concomitance pour obtenir de plus amples renseignements au sujet de leurs interactions potentielles avec la simvastatine et/ou la possibilité qu’ils modifient l’activité de certaines enzymes ou les voies de certains transporteurs, et pour savoir si des ajustements posologiques peuvent être apportés.
9.4 Interactions médicament-médicament
Les médicaments énumérés dans le tableau suivant ont été choisis en raison des interactions signalées dans des rapports de cas d’interactions médicamenteuses ou des études sur les interactions médicamenteuses, ou en raison d’interactions possibles dont l’ampleur et la gravité sont prévisibles (médicaments dont on a établi qu’ils étaient contre-indiqués).
Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
| Amiodarone | EC | Dans une étude clinique, des cas de myopathie sont survenus chez 6 % des patients ayant reçu la simvastatine à 80 mg et l’amiodarone. | Chez les patients qui prennent de la simvastatine conjointement avec de l’amiodarone, la dose de simvastatine ne devrait pas excéder 20 mg par jour (voir 4 POSOLOGIE ET ADMINISTRATION). |
| Résines fixatrices des acides biliaires (cholestyramine) | Les données préliminaires semblent indiquer que l’administration conjointe de simvastatine et de cholestyramine, une résine fixatrice des acides biliaires, entraîne des effets hypocholestérolémiants additifs. | Lorsqu’IPG-SIMVASTATIN est administré avec de la cholestyramine ou toute autre résine, il faut espacer la prise des deux médicaments d’au moins deux heures, car la résine peut nuire à l’absorption d’IPG-SIMVASTATIN. | |
| Bloqueurs des canaux calciques : Amlodipine | EC | Dans une étude clinique, les patients qui ont pris de l’amlodipine conjointement avec la simvastatine à 80 mg présentaient un risque légèrement plus élevé de myopathie. | Chez les patients qui prennent de la simvastatine en association avec de l’amlodipine, la dose de simvastatine ne devrait pas excéder 20 mg par jour. |
Bloqueurs des canaux calciques : vérapamil ou diltiazem | EC | Dans une étude clinique, les patients qui ont pris du diltiazem conjointement avec de la simvastatine à 80 mg présentaient un risque plus élevé de myopathie. | Chez les patients qui prennent de la simvastatine en association avec du vérapamil ou du diltiazem, la dose de simvastatine ne devrait pas excéder 10 mg par jour. |
| Colchicine | Des cas de myopathie et de rhabdomyolyse ont été rapportés à la suite de l’administration concomitante de colchicine et de simvastatine chez les patients atteints d’insuffisance rénale. | Il est recommandé de surveiller étroitement les patients recevant ce traitement d’association. | |
| Anticoagulants coumariniques | CT | Dans deux études cliniques, l’une menée auprès de volontaires sains et l’autre auprès de patients atteints d’hypercholestérolémie, la simvastatine administrée à la | Pour les patients qui prennent des anticoagulants coumariniques, on recommande de mesurer le temps de prothrombine avant de commencer un traitement avec la simvastatine, et de répéter par la |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
dose de 20 à 40 mg par jour a légèrement potentialisé l’effet des anticoagulants coumariniques : le temps de prothrombine, mesuré d’après le Rapport international normalisé (RIN), a augmenté d’une valeur initiale de 1,7 à 1,8 chez les volontaires en bonne santé et d’une valeur initiale de 2,6 à 3,4 chez les patients hypercholestérolémiques. | suite ces analyses au début du traitement à une fréquence suffisante pour éviter des variations importantes du temps de prothrombine. Une fois que le temps de prothrombine stabilisé est établi, on peut mesurer cette constante aux intervalles habituellement recommandés lors d’un traitement avec des anticoagulants coumariniques. Chaque fois que la dose de simvastatine est modifiée, on doit recommencer le même processus. Chez les patients qui ne prennent pas d’anticoagulants, le traitement à la simvastatine n’a pas entraîné d’hémorragies ni de modifications du temps de prothrombine. | ||
| Daptomycine | Des cas de myopathie ou de rhabdomyolyse ont été observés à la suite de l’administration concomitante d’un inhibiteur de l’HMG-CoA réductase et de daptomycine. | On doit interrompre temporairement l’administration d’IPG-SIMVASTATIN chez les patients qui prennent de la daptomycine, particulièrement chez ceux qui présentent des facteurs prédisposant à la myopathie/rhabdomyolyse (voir Musculosquelettique) | |
| Digoxine | L’administration conjointe de simvastatine et de digoxine chez des volontaires en bonne santé a entraîné une légère élévation (< 0,3 ng/mL) des concentrations plasmatiques de digoxine (mesurées par une technique de radio- immunodosage), par rapport aux concentrations obtenues avec l’administration conjointe de digoxine et d’un placebo. | Les patients qui prennent de la digoxine doivent être surveillés de façon adéquate. | |
| Acide fusidique (par voie orale ou intraveineuse) | EC | On a rapporté des cas de rhabdomyolyse (dont certains ont été fatals) chez des | L’acide fusidique ne doit pas être administré en association avec les statines. Dans les cas où |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
patients qui recevaient cette association. Les patients recevant de l’acide fusidique (par voie orale ou intraveineuse) en association avec la simvastatine présentent un risque accru de myopathie/rhabdomyolyse (voir 10 PHARMACOLOGIE CLINIQUE). | l’utilisation de l’acide fusidique à action générale est jugée essentielle, le traitement au moyen de la simvastatine doit être interrompu pour la durée du traitement au moyen de l’acide fusidique. Dans les cas exceptionnels nécessitant un traitement prolongé au moyen de l’acide fusidique à action générale, par exemple pour traiter une infection sévère, il est nécessaire que le médecin justifie sa décision d’administrer la simvastatine conjointement avec l’acide fusidique. Les patients doivent faire l’objet d’une évaluation individuelle des risques au cas par cas, ainsi que d’une surveillance médicale étroite. | ||
| Fostamatinib | EC | L’administration conjointe de simvastatine à 40 mg (dose unique) et de fostamatinib à 100 mg deux fois par jour a entraîné une augmentation de 64 % de l’ASC et une hausse de 113 % de la Cmax de la simvastatine, ainsi qu’une augmentation de 66 % de l’ASC et ne hausse de 83 % de la Cmax de la forme acide de la simvastatine. | Chez les patients qui prennent de la simvastatine en association avec du fostamatinib, une réduction de la dose d’IPG-SIMVASTATIN peut s’avérer nécessaire. |
| Gemfibrozil, cyclosporine ou danazol | EC | Le risque de myopathie et de rhabdomyolyse augmente lorsqu’IPG-SIMVASTATIN est administré conjointement avec la cyclosporine, le danazol ou le gemfibrozil. | La prise concomitante de ces médicaments et de simvastatine est contre-indiquée (voir 2 CONTRE-INDICATIONS, Musculosquelettique, Pharmacocinétique). |
| Lomitapide | EC | L’administration concomitante de lomitapide peut accroître le risque de myopathie/rhabdomyolyse (voir 4 DOSAGE AND | Chez les patients qui prennent IPG-SIMVASTATIN en association avec du lomitapide, la dose d’IPG-SIMVASTATIN ne devrait pas excéder 40 mg par jour. |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
| ADMINISTRATION; Musculosquelettique). | |||
| Inhibiteurs modérés du CYP3A4 | EC | Les patients qui prennent d’autres médicaments connus pour leur effet inhibiteur modéré sur le CYP3A4 conjointement avec la simvastatine, en particulier lorsque celle-ci est administrée à des doses élevées, peuvent présenter un risque accru de myopathie. | Un ajustement de la dose de simvastatine peut s’avérer nécessaire lorsqu’elle est administrée en association avec un inhibiteur modéré du CYP3A4. |
| Niacine (acide nicotinique) [≥ 1 g/jour] | EC | Des cas de myopathie, y compris de rhabdomyolyse, sont survenus chez des patients qui recevaient un traitement associant la simvastatine ou d’autres inhibiteurs de l’HMG-CoA réductase avec de la niacine, notamment chez des sujets atteints d’insuffisance rénale préexistante. Dans une étude clinique (suivi médian de 3,9 ans) menée chez des patients présentant un risque élevé de maladie cardiovasculaire et dont les taux de LDL-C étaient bien maîtrisés au moyen de la simvastatine à 40 mg/jour, avec ou sans ézétimibe à 10 mg, l’ajout de la niacine à des doses hypolipidémiantes (≥ 1 g/jour) n’a procuré aucun bienfait additionnel sur les résultats cardiovasculaires. Par conséquent, on doit soupeser attentivement les bienfaits de l’administration concomitante de simvastatine et de niacine au regard des risques potentiels. De plus, dans cette | Bien que la seule population asiatique évaluée dans le cadre de cette étude clinique était d’origine chinoise et que la fréquence de la myopathie soit plus élevée chez les patients d’origine chinoise que chez ceux d’autres origines, l’administration concomitante de simvastatine et de doses hypolipidémiantes (≥ 1 g/jour) de niacine n’est pas recommandée chez les patients asiatiques. |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
même étude, la fréquence de la myopathie était d’environ 0,24 % chez les patients d’origine chinoise recevant de la simvastatine à 40 mg ou l’association ézétimibe/simvastatine à 10/40 mg, comparativement à 1,24 % chez ceux recevant de la simvastatine à 40 mg ou l’association ézétimibe/simvastatine à 10/40 mg administrée conjointement avec de la niacine à libération prolongée et du laropiprant à 2 g/40 mg. | |||
| Autres fibrates | EC | Ces hypolipidémiants peuvent causer une myopathie lorsqu’ils sont administrés seuls. Lors de l’administration concomitante de simvastatine et de fénofibrate, le risque de myopathie ne s’est pas révélé plus important que la somme des risques individuels observés avec chaque médicament. Il faut user de prudence lorsqu’on prescrit le fénofibrate conjointement avec la simvastatine, car ces médicaments pris individuellement peuvent entraîner une myopathie. | Chez les patients qui prennent de la simvastatine en association avec des fibrates autres que le gemfibrozil (voir 2 CONTRE-INDICATIONS) ou le fénofibrate, la dose de simvastatine ne devrait pas excéder 10 mg par jour; L’ajout d’un fibrate à la simvastatine n’entraîne qu’une légère réduction additionnelle du taux de LDL-C, mais permet une réduction et une augmentation plus marquées des taux de triglycérides et de HDL-C, respectivement. Lors d’études cliniques à court terme menées chez un nombre limité de patients soumis à une surveillance étroite, l’administration conjointe de fibrates et de simvastatine n’a entraîné aucun cas de myopathie. |
| Inhibiteurs puissants du CYP3A4 | EC | Les inhibiteurs puissants du CYP3A4 augmentent le risque de myopathie puisqu’ils accroissent l’activité inhibitrice à l’égard de l’HMG-CoA réductase dans le plasma | La simvastatine est elle-même un substrat du CYP3A4. Cependant, la simvastatine n’exerce pas d’activité inhibitrice à l’égard du CYP3A4; elle ne devrait donc pas influer sur les taux plasmatiques |
| Nom propre / nom | Source de | ||
| Effet | Commentaire clinique | ||
| usuel | preuve | ||
| pendant le traitement avec la simvastatine. | d’autres médicaments métabolisés par le CYP3A4 (voir 10 Pharmacocinétique). L’usage concomitant de médicaments ayant un effet inhibiteur puissant sur le CYP3A4 (P. ex., itraconazole, kétoconazole, posaconazole, voriconazole, érythromycine, clarithromycine, télithromycine, inhibiteurs de la protéase du VIH, HIV, bocéprévir, télaprévir, néfazodone, médicaments contenant du cobicistat) est contre-indiqué (voir 2 CONTRE-INDICATIONS; Musculosquelettique, Pharmacocinétique). | ||
| Inhibiteurs de protéine de transport | La forme acide de la simvastatine est un substrat de l’OATP1B1 (Organic anion-transporting polypeptide 1B1). Par conséquent, l’administration concomitante de produits médicinaux qui sont des inhibiteurs de l’OATP1B1 peut entraîner une élévation des concentrations plasmatiques de la simvastatine acide ainsi qu’un risque accru de myopathie. Il a également été démontré avec d’autres statines que l’administration concomitante de statines et d’inhibiteurs de la protéine de résistance au cancer du sein, tels que l’elbasvir et la grazoprévir, entraînait une augmentation des concentrations plasmatiques de ces statines. | Un ajustement de la dose de simvastatine peut s’avérer nécessaire. Il est recommandé de ne pas dépasser 20 mg par jour pour les patients qui reçoivent un inhibiteur de la protéine de résistance au cancer du sein (voir Carcinogenèse et mutagenèse). |
Légende : C = étude de cas; CT = essai clinique; T = théorique
Association avec d’autres traitements
Au cours des études cliniques, la simvastatine a été administrée conjointement avec des inhibiteurs de l’enzyme de conversion de l’angiotensine, des bêtabloquants, des diurétiques et des anti-inflammatoires non stéroïdiens (AINS), sans que l’on ait pu observer, à ce jour, d’interaction médicamenteuse significative sur le plan clinique.
Tableau 4 –Interactions médicamenteuses associées à un risque accru de myopathie/ rhabdomyolyse
| Agents causant une interaction | Recommandations posologiques |
Inhibiteurs puissants du CYP3A4 Itraconazole Kétoconazole Posaconazole Voriconazole Érythromycine Clarithromycine Télithromycine Inhibiteurs de la protéase du VIH Bocéprévir Télaprévir Néfazodone Cobicistat Cyclosporine Danazol Gemfibrozil | Contre-indiqués avec la simvastatine |
Autres fibrates (à l’exception du fénofibrate) Vérapamil Diltiazem | La dose de simvastatine ne doit pas excéder 10 mg par jour |
Elbasvir Grazoprévir Amiodarone Amlodipine | La dose de simvastatine ne doit pas excéder 20 mg par jour. |
| Acide fusidique | L’utilisation concomitante d’acide fusidique et de simvastatine n’est pas recommandée. |
| Niacine (≥ 1 g/jour) | L’utilisation concomitante de niacine et de simvastatine n’est pas recommandée chez les patients asiatiques. |
| Lomitapide | Chez les patients atteints d’HFho qui prennent de la simvastatine à raison de 80 mg par jour depuis un certain temps sans montrer de signe de toxicité musculaire, la dose de simvastatine ne doit pas excéder 40 mg par jour. Chez tous les autres patients atteints d’HFho, la dose de simvastatine ne doit pas excéder 20 mg par jour. |
| Agents causant une interaction | Recommandations posologiques |
| Daptomycine | On doit interrompre temporairement l’administration de simvastatine chez les patients qui prennent de la daptomycine, particulièrement chez ceux qui présentent des facteurs prédisposant à la myopathie/ rhabdomyolyse. |
| Jus de pamplemousse | Éviter de consommer du jus de pamplemousse. |
9.5 Interactions médicament-aliment
Le jus de pamplemousse contient au moins une substance qui inhibe le CYP3A4 et qui peut augmenter le taux plasmatique des médicaments métabolisés par le CYP3A4. L’effet d’une consommation normale de jus de pamplemousse (un verre de 250 mL par jour) est minime (augmentation de 13 % de l’activité inhibitrice exercée sur l’HMG-CoA réductase dans le plasma, d’après l’aire sous la courbe de la concentration en fonction du temps) et n’a aucune portée clinique. Cependant, on devrait éviter de consommer de très grandes quantités (plus de 1 litre par jour) de jus de pamplemousse, car de telles quantités ont entraîné une augmentation significative de l’activité inhibitrice à l’égard de l’HMG-CoA réductase dans le plasma pendant le traitement au moyen de la simvastatine.
9.7 Interactions médicament-tests de laboratoire
IPG-SIMVASTATIN peut provoquer une augmentation des taux sériques de transaminases et de créatine kinase (provenant des muscles de l’appareil musculosquelettique). Signalons que l’ALAT peut provenir des muscles et que, par conséquent, une augmentation du taux d’ALAT et de créatinine kinase pourrait indiquer une myopathie (voir Hépatique/biliaire/pancréatique, Surveillance et tests de laboratoire, Musculosquelettique et 8.1 Aperçu des effets indésirables).
Le tableau suivant présente un sommaire des recommandations posologiques pour les agents causant une interaction (voir également 2 CONTRE-INDICATIONS; Pharmacocinétique).
10. PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La simvastatine, une substance hypolipidémiante, est un dérivé de synthèse d’un produit de fermentation d’Aspergillus terreus.
Après son ingestion, la simvastatine, une lactone inactive, est hydrolysé sous forme d’acide β-hydroxylé. Ce principal métabolite est un inhibiteur spécifique de l’hydroxy-3 méthyl-3 glutaryl coenzyme A (HMG-CoA) réductase. L’enzyme régulatrice HMG-CoA réductase catalyse la conversion de l’HMG-CoA en mévalonate; cette conversion appelée étape limitante se produit au début de la synthèse du cholestérol et en limite la vitesse.
10.2 Pharmacodynamie
La simvastatine réduit la production de cholestérol par le foie et provoque certaines modifications dans le transport et la distribution du cholestérol dans le sang et les tissus. Les mécanismes qui commandent cet effet semblent entraîner à la fois une réduction de la synthèse des lipoprotéines de basse densité (LDL) et une augmentation du catabolisme des LDL en réponse à un accroissement du nombre des récepteurs hépatiques des LDL.
La simvastatine réduit les concentrations normales et élevées de cholestérol-LDL. Les résultats d’études cliniques et anatomopathologiques, ainsi que ceux de nombreuses études menées chez l’animal, ont démontré le rôle du cholestérol-LDL dans la pathogenèse de l’athérosclérose. Pour leur part, des études épidémiologiques ont démontré que des taux élevés de cholestérol total, de cholestérol-LDL et d’apo B sont des facteurs de risque de la maladie coronarienne, alors que des taux élevés de cholestérol-HDL et d’apo A-1 sont associés à une réduction de ce risque. En prévention primaire, on n’a pas évalué l’effet des changements attribuables à la simvastatine à l’égard des taux de lipoprotéines, telle la réduction du cholestérol sérique, sur la morbidité et la mortalité cardiovasculaires ainsi que sur la mortalité générale.
Les LDL proviennent des VLDL et sont catabolisées principalement grâce aux récepteurs des LDL qui ont une grande affinité pour ces particules. Le mécanisme par lequel la simvastatine réduit le taux des LDL pourrait mettre en jeu une diminution du cholestérol-VLDL et une augmentation des récepteurs des LDL, ce qui entraînerait une diminution de la production ou une augmentation du catabolisme du cholestérol-LDL, ou ces deux effets à la fois.
On observe une baisse substantielle des apolipoprotéines B au cours du traitement par la simvastatine. Étant donné que chaque particule de LDL contient une molécule d’apolipoprotéine B et que l’apolipoprotéine B n’est présente qu’en faible quantité dans les autres lipoprotéines, ceci permet de présumer que la simvastatine n’entraîne pas simplement une baisse du cholestérol provenant des LDL, mais également une réduction du nombre des particules de LDL en circulation. Cependant, au cours d’un traitement par la simvastatine, la possibilité d’un changement dans la composition de la particule de LDL (rapport lipide/protéine) ne doit pas être exclue. La simvastatine provoque par ailleurs une hausse du cholestérol-HDL, de même qu’une baisse du cholestérol-VLDL et des triglycérides plasmatiques (voir 14 ESSAIS CLINIQUES).
L’acide ß-hydroxylé, soit la forme active de la simvastatine, inhibe spécifiquement et de façon réversible l’HMG-CoA réductase, l’enzyme qui catalyse la conversion de l’HMG-CoA en mévalonate. Cependant, aux doses thérapeutiques, l’enzyme n’est pas complètement inhibée, ce qui permet la production de quantités suffisantes de mévalonate pour répondre aux besoins métaboliques. Étant donné que la conversion de l’HMG-CoA en mévalonate est l’une des premières étapes de la biosynthèse du cholestérol, le traitement par la simvastatine ne devrait pas favoriser l’accumulation de stérols pouvant être toxiques. De plus, l’HMG-CoA est aisément transformée en son précurseur, l’acétyl-CoA, largement utilisé dans divers processus biosynthétiques de l’organisme.
Bien que le cholestérol soit le précurseur de l’ensemble des hormones stéroïdes, les études sur la simvastatine ont démontré que ce médicament n’avait aucun effet clinique sur la stéroïdogenèse (voir Endocrinien/métabolisme). La simvastatine n’a pas augmenté les propriétés lithogènes de la bile; par conséquent, on ne s’attend pas à ce que ce médicament augmente la fréquence des lithiases biliaires.
10.3 Pharmacocinétique
Absorption :
Lors d’une étude où l’on avait administré une dose unique de médicament à neuf sujets en bonne santé, on a estimé que moins de 5 % de la dose de simvastatine administrée par voie orale se retrouvait dans le sang sous forme d’inhibiteurs actifs. Avec l’administration de comprimés de simvastatine, le coefficient de variation, qui tient compte de la variabilité entre les sujets, était d’environ 48 % pour l’aire sous la courbe (ASC) évaluant l’activité inhibitrice totale dans la grande circulation.
La simvastatine est une lactone hydrophobe rapidement hydrolysée in vivo en l’acide β-hydroxylé correspondant, un inhibiteur puissant de l’HMG-CoA réductase. La simvastatine subit une forte extraction lors du premier passage dans le foie, l’organe cible où se fait l’inhibition de l’HMG-CoA réductase et le lieu principal d’action. On a montré que cette sélectivité tissulaire de la simvastatine administrée par voie orale, et la faible distribution extrahépatique qui en résulte, sont nettement supérieures à ce que l’on observe lorsque le médicament est administré sous la forme active, à savoir un acide hydroxylé à chaîne ouverte. Dans les études pharmacocinétiques, l’inhibition de l’HMG-CoA réductase est l’étape qui sert de base aux dosages des métabolites acides β-hydroxylés (inhibiteurs actifs) et, après hydrolyse, aux dosages des inhibiteurs actifs et latents (inhibiteurs totaux), les deux étant mesurés dans le plasma après l’administration de simvastatine.
Distribution :
Chez l’humain, la simvastatine et son métabolite acide β-hydroxylé se lient aux protéines plasmatiques à un taux supérieur à 94 %. Aucune étude sur des animaux n’a été effectuée pour vérifier si la simvastatine traversait la barrière placentaire.
Métabolisme :
La simvastatine est métabolisée par les enzymes hépatiques microsomales (isoforme 3A4 du cytochrome P450). Les principaux métabolites actifs de la simvastatine retrouvés dans le plasma humain sont l’acide β-hydroxylé et quatre autres métabolites actifs (voir Pharmacocinétique). Les concentrations plasmatiques maximales pour les inhibiteurs actifs et les inhibiteurs totaux ont été atteintes 1,3 à 2,4 heures après l’administration de la dose. Bien que les doses thérapeutiques recommandées soient de 10 à 40 mg par jour, il n’y a pas eu de déviation importante concernant la linéarité de l’aire sous la courbe des inhibiteurs dans la circulation générale, avec des augmentations de la dose pouvant atteindre 120 mg. Dans les concentrations mesurées chez des sujets à jeun, le profil plasmatique des inhibiteurs n’a pas été modifié lorsque la simvastatine était administrée immédiatement avant un repas d’épreuve.
Bien que le mécanisme exact ne soit pas encore parfaitement élucidé, on a observé que la cyclosporine augmente l’aire sous la courbe (ASC) des inhibiteurs de l’HMG-CoA réductase. L’augmentation de l’ASC de la forme acide de la simvastatine serait attribuable en partie à son action inhibitrice sur le CYP3A4 ou sur l’OATP1B1, ou sur les deux à la fois (voir 2 CONTRE-INDICATIONS).
Dans une étude pharmacocinétique, l’administration concomitante de diltiazem a augmenté par 2,7 fois l’exposition à la forme acide de la simvastatine; on présume que cette augmentation est attribuable à l’inhibition du CYP3A4 (voir Musculosquelettique et 9.4 Interactions médicament-médicament).
Dans une étude pharmacocinétique, l’administration conjointe de l’amlodipine a augmenté par 1,6 fois l’exposition à la forme acide de la simvastatine (voir Musculosquelettique et 9.4 Interactions médicament-médicament).
Dans une étude pharmacocinétique, l’administration conjointe d’une dose unique de 2 g de niacine à libération prolongée et de simvastatine à 20 mg a entraîné une légère augmentation de l’ASC de la simvastatine et de la forme acide de la simvastatine (de 1,4 et 1,6 fois, respectivement) et de la Cmax des concentrations plasmatiques de la forme acide de la simvastatine (par 1,8 fois) (voir Musculosquelettique et 9.4 Interactions médicament-médicament).
Lors d’une étude menée auprès de 12 sujets en bonne santé, la simvastatine administrée à la dose maximale de 80 mg n’a exercé aucun effet sur le métabolisme du midazolam et de l’érythromycine radiomarquée, par des substrats du CYP3A4. Ces résultats indiquent que la simvastatine n’est pas un inhibiteur du CYP3A4 et, par conséquent, qu’elle ne devrait pas agir sur les taux plasmatiques des autres médicaments métabolisés par le CYP3A4.
Le risque de myopathie augmente en présence d’une forte activité inhibitrice à l’égard de l’HMG-CoA réductase dans le plasma. La prise de puissants inhibiteurs du CYP3A4 peut augmenter l’activité inhibitrice exercée sur l’HMG-CoA réductase dans le plasma et accroître le risque de myopathie (voir 2 CONTRE-INDICATIONS, Musculosquelettique et 9.4 Interactions médicament-médicament).
Élimination :
À la suite de l’administration chez l’humain d’une dose orale de simvastatine marquée au 14C, 13 % de la dose a été retrouvée dans l’urine et 60 % dans les fèces. Ce dernier pourcentage représente les équivalents de médicament absorbés qui sont excrétés dans la bile ainsi que les fractions non absorbées de médicament.
Populations et états pathologiques particuliers
Personnes âgées
Lors d’une étude menée auprès de 16 patients âgés de 70 à 78 ans ayant reçu de la simvastatine à raison de 40 mg par jour, la concentration plasmatique moyenne des inhibiteurs totaux a augmenté d’environ 45 % comparativement à 18 autres patients âgés de 18 à 30 ans. Toutefois, aucun ajustement de la posologie n’est habituellement recommandé.
Enfants
Los d’une étude menée auprès d’enfants âgés de 10 à moins de 18 ans atteints d’hypercholestérolémie familiale hétérozygote (n = 175), la dose de simvastatine administrée était de 10 mg au cours des 8 premières semaines, de 20 mg au cours des 8 semaines suivantes, et de 40 mg par la suite. Dans le cadre d’une phase de prolongation de 24 semaines, 144 patients ont choisi de poursuivre le traitement et ont reçu la simvastatine à 40 mg ou le placebo. La simvastatine a entraîné une réduction significative de taux plasmatique de cholestérol total, de LDL-C et d’apolipoprotéine B dans l’étude portant sur des patients atteints d’hypercholestérolémie familiale hétérozygote (HFhé). Les résultats à 48 semaines de la phase de prolongation étaient comparables à ceux observés à la 24e semaine (voir Enfants atteints d’hypercholestérolémie familiale hétérozygote (âgés de 10 à moins de 18 ans)).
Insuffisance rénale
Lors d’une étude menée chez des patients atteints d’insuffisance rénale grave (clairance de la Lors créatinine < 30 mL/min), les concentrations plasmatiques des inhibiteurs totaux après l’administration d’une seule dose d’un inhibiteur de l’HMG-CoA réductase apparenté ont été environ deux fois plus élevées que celles qui avaient été observées chez des volontaires en bonne santé.
- ENTREPOSAGE, STABILITÉ ET TRAITEMENT
IPG-SIMVASTATIN doit être conservé à la température ambiante (entre 15 °C et 30 °C). Garder hors de la portée et de la vue des enfants.
12. INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière de manipulation n’est requise pour ce produit pharmaceutique.
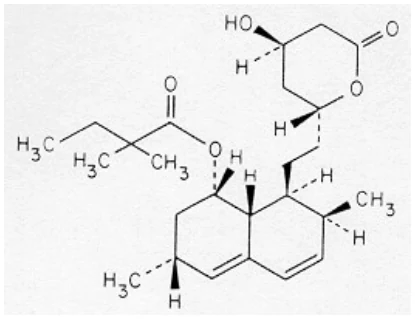 PARTIE II : INFORMATION SCIENTIFIQUE
- 13. INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : simvastatine
Nom chimique : [1S-[1α,3α,7ß,8ß(2S*,4S*), 8aß]]-1,2,3,7,8,8a-hexahydro-3,7-dimethyl-8-[2-(tetrahydro-4-hydroxy-6-oxo-2H-pyran-2-yl)ethyl]-1-naphthalenyl 2,2-dimethylbutanoate.
Formule moléculaire : C25H38O5
Masse moléculaire : 418,58 g/moL
Formule de structure :
Propriétés physicochimiques : La simvastatine se présente sous forme de poudre cristalline blanche.
Solubilité :
Solvants Solubilité (mg/mL)
Chloroforme 610
Méthanol 200
Éthanol 160
Eau 0,03
Le coefficient de partage, Kp (où Kp = concentration dans la phase organique/concentration dans la phase aqueuse) déterminé pour la simvastatine dans soit la solution tampon d’acétate 1-octanol-pH 4 ou d’acétate 1-octanol-pH 7,2 est > 1995.
14. ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Hypercholestérolémie primitive et hyperlipidémie
Tableau 5 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’hypercholestérolémie primitive et hyperlipidémie
| No de | Posologie, voie | Nombre de | Âge moyen | ||
| Conception de l’étude | Sexe | ||||
| l’étude | d’administration et durée | sujets (n) | (tranche) | ||
PN 502-00, 502-01, 003 (étude 5002) | Étude multicentrique, à double insu, contrôlée par placebo portant sur la réponse en fonction de la dose chez des patients atteints d’hypercholestérolémie primitive | Simvastatine 10 mg 1 f.p.j. le soir Simvastatine 40 mg 1 f.p.j. le soir Placebo Orale 4 semaines | 416 | 19-70 | Hommes Femmes |
Étude comparative à faible dose – Étude multinationale, à répartition aléatoire et à double insu | Simvastatine 5 mg 1 f.p.j. le soir Simvastatine 10 mg 1 f.p.j. le soir Fluvastatine 20 mg Fluvastatine 40 mg | 109 110 105 108 Total 432 | Tous les participants étaient âgés de moins de 70 ans | Hommes Femmes | |
PN117- 06 (États-Unis) PN117-07 (ailleurs qu’aux États-Unis) | Étude comparative à forte dose – Étude de phase III à deux groupes parallèles et à double insu | Simvastatine 40 mg 1 f.p.j. le soir Simvastatine 80 mg 1 f.p.j. le soir Orale 24 semaines | 433 664 Total 1097 | 25-71 | Hommes Femmes |
| PN529-05 | Étude 4S (Scandinavian Simvastatin Survival Study) – Étude multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo | Simvastatine 20 mg 1 f.p.j. le soir Simvastatine 40 mg 1 f.p.j. le soir Simvastatine 80 mg 1 f.p.j. le soir Placebo 4,9-6,3 ans | Total: 4 444 | 35-70 | Hommes Femmes |
| PN133 | Étude multicentrique croisée, équilibrée, à | Simvastatine 40 mg 1 f.p.j. le soir | 123 | 23-70 | Hommes Femmes |
| No de | Posologie, voie | Nombre de | Âge moyen | ||
| Conception de l’étude | Sexe | ||||
| l’étude | d’administration et durée | sujets (n) | (tranche) | ||
| double insu, contrôlée par placebo, en 3 périodes, portant sur l’hyperlipidémie mixte | Simvastatine 80 mg 1 f.p.j. le soir Placebo Orale Durée : régime alimentaire/placebo pendant 4 semaines suivi de trois périodes de traitement de six semaines | 124 125 Total 372 |
La simvastatine s’est révélée très efficace pour abaisser les taux de cholestérol total et de cholestérol-LDL chez les patients présentant une hypercholestérolémie familiale, une hypercholestérolémie non familiale ou une hyperlipidémie mixte. La réponse au traitement a été obtenue en moins de 2 semaines et l’effet thérapeutique maximal est survenu entre 4 et 6 semaines. La réponse obtenue s’est maintenue durant le traitement à long terme. À l’arrêt du traitement par la simvastatine, le taux de cholestérol total est revenu aux valeurs initiales.
Une étude clinique multicentrique contrôlée par placebo, menée à double insu auprès de patients atteints d’hypercholestérolémie primitive et portant sur la réponse en fonction de la dose (Tableau 6), a permis de démontrer que la simvastatine, administrée en une seule dose le soir, était aussi efficace que lorsque la dose était fractionnée en deux prises. La simvastatine a abaissé de façon constante le cholestérol total (C TOTAL), le cholestérol-LDL (C-LDL), le rapport cholestérol total/cholestérol-HDL (C TOTAL/C-HDL), le rapport cholestérol-LDL/cholestérol- HDL (C-LDL/C-HDL) et les triglycérides (TG), et a entraîné une légère augmentation du cholestérol-HDL (C-HDL).
Tableau 6 – Patients présentant une hypercholestérolémie primitive – Réponse en fonction de la dose (variation en % après 4 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | C-LDL (moyenne) | C-HDL (moyenne) | C-LDL /C- HDL (moyenne) | C TOTAL/ C-HDL (moyenne) | TG (moyenne) |
| SIMVASTATINE | |||||||
| 10 mg 1 f.p.j. le soir | 38 | -21 | -24 | +11 | -31 | -29 | -21 |
| 40 mg 1 f.p.j. le soir | 39 | -33 | -39 | +8 | -44 | -39 | -27 |
f.p.j. = fois par jour
Le Tableau 7 présente les résultats de trois études séparées portant sur la réponse à la simvastatine en fonction de la dose chez les patients présentant une hypercholestérolémie primitive et une hyperlipidémie mixte.
Tableau 7 – Patients présentant une hypercholestérolémie primitive et une hyperlipidémie mixte – Réponse en fonction de la dose (Variation moyenne en % après 6 à 24 semaines de traitement, par rapport aux valeurs)
| TRAITEMENT | N | C TOTAL (moyenne) | C-LDL (moyenne) | C-HDL (moyenne) | TG (médiane) |
| Étude comparative à faible dose | |||||
| Simvastatine - 5 mg* | 109 | -19 | -26 | 10 | -12 |
| Simvastatine - 10 mg* | 110 | -23 | -30 | 12 | -15 |
| Étude 4S (Scandinavian Simvastatin Survival) | |||||
| Placebo | 2223 | -1 | -1 | 0 | -2 |
| Simvastatine - 20 mg* | 2221 | -28 | -38 | 8 | -19 |
| Étude comparative à forte dose | |||||
| Simvastatine - 40 mg* | 433 | -31 | -41 | 9 | -18 |
| Simvastatine - 80 mg* | 664 | -36 | -47 | 8 | -24 |
| Étude multicentrique – hyperlipidémie mixte | |||||
| Placebo | 125 | 1 | 2 | 3 | -4 |
| Simvastatine - 40 mg* | 123 | -25 | -29 | 13 | -28 |
| Simvastatine - 80 mg* | 124 | -31 | -36 | 16 | -33 |
| * En soirée | |||||
Le tiers des patients ayant pris la dose de 80 mg ont obtenu une réduction d’au moins 53 % du taux de cholestérol-LDL. La réduction en pourcentage du cholestérol-LDL était indépendante des valeurs initiales, alors que celle des triglycérides était liée aux valeurs initiales des triglycérides. Parmi les 664 patients auxquels on a assigné au hasard la dose de 80 mg, la réduction médiane des triglycérides a été de 21 % chez les 475 patients qui présentaient un taux de triglycérides plasmatiques ≤ 2,25 mmol/L (200 mg/dL) et elle a été de 36 % chez les 189 patients hypertriglycéridémiques qui présentaient un taux > 2,25 mmol/L (200 mg/dL). Les patients qui présentaient un taux de triglycérides > 4,0 mmol/L (350 mg/dL) ont été exclus de cette étude.
Le Tableau 7 présente les résultats des analyses de sous-groupes de deux études incluant des patients atteints d’hyperlipidémie de type IV selon la classification de Fredrickson. Les deux études ont été menées à double insu et contrôlées par placebo. La première était une étude croisée visant à comparer un placebo et simvastatine à 40 mg et à 80 mg par jour; la deuxième était une étude menée en mode parallèle comparant un placebo et simvastatine à 20 mg, 40 mg et 80 mg par jour. Chaque groupe de traitement était composé d’environ 30 patients. Les valeurs initiales respectives pour les patients atteints d’hyperlipidémie de type IV dans les deux études étaient les suivantes : cholestérol total = 7,23 (279) et 6,04 mmol/L (233 mg/dL); C-LDL = 3,11 (120) et 2,59 (100); C-HDL = 0,96 (37) et 0,91 (35); triglycérides = 4,93 (435) et 5,01 (441); C-VLDL = 2,56 (99) et 2,44 (94); cholestérol non lié aux HDL (C-non-HDL) = 6,29 (243) et 5,13 (198).
Au cours d’une étude clinique contrôlée, 12 patients atteints d’hypercholestérolémie familiale homozygote, âgés de 15 à 39 ans, ont reçu soit 40 mg/jour de simvastatine administrés en une seule dose ou fractionnés en 3 doses, soit 80 mg/jour fractionnés en 3 doses. Les réductions moyennes du taux de cholestérol-LDL ont été de 14 % et de 25 %, respectivement, pour les doses de 40 mg et de 80 mg. La réduction du taux de cholestérol-LDL a été de 41 % chez un patient qui avait reçu la dose de 80 mg et qui présentait une absence d’activité des récepteurs du cholestérol-LDL.
Dans le cadre d’une autre étude multicentrique de 12 semaines avec répartition aléatoire, on a comparé l’effet de la simvastatine, administrée à raison de 20 mg et de 40 mg, chez des patients atteints d’hypercholestérolémie familiale (n = 112) et non familiale (n = 54). Le tableau 8 présente les réductions des taux de cholestérol total et de cholestérol-LDL qui ont été obtenues après 12 semaines de traitement avec les deux posologies
Tableau 8 – Simvastatine dans l’hypercholestérolémie familiale et non familiale (variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
VARIATION DU CHOLESTÉROL TOTAL EN % | VARIATION DU CHOLESTÉROL-LDL EN % | |||
Simvastatine 20mg | Simvastatine 40mg | Simvastatine 20mg | Simvastatine 40mg | |
Valeurs initiales du cholestérol total : < 7,76 mmol/L ≥ 7,76 mmol/L | -25 -27 | -32 -33 | -32 -32 | -42 -40 |
Diagnostic initial : Hypercholestérolémie familiale hétérozygote Hypercholestérolémie non familiale | -26 -28 | -34 -30 | -30 -37 | -41 -40 |
Bien que ces résultats démontrent que les effets de la simvastatine sur les lipides dans les cas d’hypercholestérolémie familiale hétérozygote peuvent être comparables à ceux observés dans les cas d’hypercholestérolémie non familiale, il est nécessaire de recourir à une association médicamenteuse chez la plupart des patients souffrant d’hypercholestérolémie familiale hétérozygote si l’on veut obtenir une réduction optimale à long terme du cholestérol total et du cholestérol-LDL.
La simvastatine (à des doses comprises entre 5 et 80 mg par jour) réduit de 19 % à 36 % le taux de cholestérol total, de 26 % à 47 % le taux de cholestérol-LDL, de 19 % à 38 % le taux d’apolipoprotéine B et de 12 % à 33 % le taux de triglycérides, chez les patients atteints d’hyperlipidémie légère, modérée ou grave (types IIa et IIb de la classification de Fredrickson). La simvastatine permet aussi d’augmenter de 8 % à 16 % le taux de cholestérol-HDL et ainsi de réduire les rapports cholestérol-LDL/cholestérol-HDL et cholestérol total/cholestérol-HDL.
Maladie coronarienne
Tableau 9 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur la maladie coronarienne
| Âge | ||||||
| No de | Posologie, voie | Nombre de | ||||
| Conception de l’étude | moyen | Sexe | ||||
| l’étude | d’administration et durée | sujets (n) | ||||
| (tranche) | ||||||
| PN004 | Simvastatine vs cholestyramine – Étude multicentrique à deux groupes parallèles et à double insu | SIMVASTATINE : 20 mg 1 f.p.j. le soir 40 mg 1 f.p.j. le soir Cholestyramine : 4-12 g 2 f.p.j. 4 semaines placebo suivi de 12 semaines de traitement | 250 | 19-71 | Hommes Femmes | |
| PN511 | Simvastatine vs cholestyramine -- Étude à deux groupes parallèles et à double insu | Simvastatine 20 mg 1 f.p.j. le soir Simvastatine 40 mg 1 f.p.j. le soir À la semaine 6 : Cholestyramine, sachets de 4 g, 4-12 g 2 f.p.j. Orale Placebo pendant 4 semaines suivi de 12 semaines de traitement comparatif | 261 | 18-74 | Hommes Femmes | |
| PN509 | Simvastatine vs gemfibrozil -- Étude à deux groupes parallèles à double insu et contrôlée par produit actif | Groupe I : 5 mg q. p.m. ou 10 mg 1 f.p.j. le soir Groupe II : 10 mg 1 f.p.j. le soir ou 20 mg 1 f.p.j. le soir Gemfibrozil 600 mg 2 f.p.j. | 290 (284 analysés) | 18-76 | Hommes Femmes | |
| PN529-05 | Étude 4S (Scandinavian Simvastatin Survival Study) – Étude multicentrique, à répartition aléatoire, à | Simvastatine 20 mg 1 f.p.j. le soir Simvastatine 40 mg 1 f.p.j. le soir Simvastatine 80 mg 1 f.p.j. le soir | 4 444 | 35-70 | Hommes Femmes | |
| Âge | ||||||
| No de | Posologie, voie | Nombre de | ||||
| Conception de l’étude | moyen | Sexe | ||||
| l’étude | d’administration et durée | sujets (n) | ||||
| (tranche) | ||||||
double insu et contrôlée par placebo | Placebo Orale 4,9 à 6,3 ans | |||||
| PN102 | HPS (Heart Protection Study) Étude multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo | Simvastatine 40 mg 1 f.p.j. le soir Placebo Orale 5 ans | 20,536 | (40-80) Médiane : 64 | Hommes Femmes | |
| Multicentre Anti-Atheroma – Étude clinique contrôlée, à répartition aléatoire et à double insu | Simvastatine 20 mg 1 f.p.j. le soir Placebo Orale Durée : 48 mois | 404 | 30-67 | Hommes Femmes | ||
La simvastatine a été comparée respectivement à la cholestyramine ou au gemfibrozil dans des études à double insu menées en mode parallèle. Toutes ces études ont été réalisées auprès de patients qui présentaient une hypercholestérolémie modérée ou grave et pour qui le risque d’événements coronariens était, par conséquent, jugé plus élevé que la moyenne. Les résultats de ces études sont résumés dans les tableaux 10, 11, 12.
Tableau 10 – Simvastatine vs cholestyramine (Variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | C-LDL (moyenne) | C-HDL (moyenne) | C-LDL/ C- HDL (moyenne) | C-TOTAL/ C- HDL (moyenne) | C-VLDL (médiane) | TG (moyenne) |
Simvastatine 20 mg 1 f.p.j. le soir 40 mg 1 f.p.j. le soir | 84 81 | -27 -33 | -32 -41 | +10 +10 | -36 -45 | -31 -38 | -8 -28 | -13 -21 |
Cholestyramine 4-24 g/jour† | 85 | -15 | -21 | + 8 | -25 | -19 | +7 | +15 |
† Dose maximale tolérée
Tableau 11 - Simvastatine vs cholestyramine (Variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | C-LDL (moyenne) | C-HDL (moyenne) | C-LDL/ C- HDL (moyenne) | C-TOTAL/ C- HDL (moyenne) | TG (moyenne) |
Simvastatine 20 and 40 mg 1 f.p.j. le soir | 177 | -33 | -41 | +15 | -46 | -39 | -10 |
| Cholestyramine 4 to 12 g 2 f.p.j. | 84 | -21 | -30 | +10 | -35 | -26 | +36 |
Tableau 12 - Simvastatine vs gemfibrozil (Variation en % après 12 semaines de traitement, par rapport aux valeurs initiales)
| TRAITEMENT | N | C TOTAL (moyenne) | C-LDL (moyenne) | C-HDL (moyenne) | C-LDL/ C- HDL (moyenne) | C-VLDL (médiane) | TG (moyenne) |
Simvastatine 5 à 10 mg (Groupe I)† | 68 | -21 | -26 | +7 | -28 | -25 | -10 |
| Simvastatine | |||||||
| 10 à 20 mg (Groupe II)†† | 78 | -27 | -34 | +9 | -37 | -18 | -7 |
| Gemfibrozil (Groupe I) | 69 | -15 | -18 | +17 | -25 | -37 | -31 |
| Gemfibrozil (Groupe II) | 75 | -15 | -17 | +16 | -22 | -49 | -32 |
| † (Groupe I, valeur initiale du LDL < 195 mg/dL) †† (Groupe II, valeur initiale du LDL ≥ 195 mg/dL) | |||||||
Les résultats obtenus ont montré que la simvastatine entraînait, à toutes les doses, des réductions du cholestérol plasmatique total, du cholestérol-LDL, du cholestérol-VLDL, des triglycérides et du rapport cholestérol total/ cholestérol-HDL significativement plus importantes que celles produites par la cholestyramine. La simvastatine a entraîné une hausse du cholestérol-HDL supérieure à celle observée avec la cholestyramine; cette hausse était toutefois inférieure à celle observée avec les fibrates comme le gemfibrozil. La simvastatine a aussi produit une réduction significativement plus importante du cholestérol plasmatique total et du cholestérol-LDL comparativement au gemfibrozil.
Dans l’étude 4S (Scandinavian Simvastatin Survival Study), on a évalué les effets du traitement au moyen de simvastatine sur la mortalité générale chez 4 444 patients atteints de maladie coronarienne et présentant un taux initial de cholestérol total compris entre 5,5 et 8,0 mmol/L (212 et 309 mg/dL). Dans le cadre de cette étude multicentrique menée à double insu, avec répartition au hasard et contrôlée par placebo, les patients souffrant d’angine de poitrine ou ayant des antécédents d’infarctus du myocarde (IM) ont reçu les soins usuels et ont été soumis à un régime alimentaire, puis ont reçu soit de la simvastatine à raison de 20 ou de 40 mg par jour (n = 2 221), soit un placebo (n = 2 223) au cours d’une période dont la durée médiane a été de 5,4 ans. Dans l’étude, le traitement par la simvastatine a entraîné une réduction moyenne de 25 %, 35 % et 10 %, respectivement, du cholestérol total, du cholestérol-LDL et des triglycérides, ainsi qu’une augmentation moyenne de 8 % du cholestérol-HDL. La simvastatine a réduit de 30 % le risque de mortalité (Figure 1) (p = 0,0003) (182 décès dans le groupe traité par la simvastatine contre 256 dans le groupe placebo) et de 42 % le risque de mortalité d’origine coronarienne (111 contre 189). La simvastatine a également entraîné une réduction de 34 % (p < 0,00001) du risque d’événements coronariens graves (décès d’origine coronarienne et IM silencieux non fatal confirmé à l’hôpital) (Figure 2) (431 patients contre 622 ayant subi un événement ou plus), ainsi qu’une réduction de 37 % du risque d’un IM non fatal confirmé à l’hôpital. La simvastatine a réduit de 37 % le risque d’avoir à subir une revascularisation du myocarde (pontage aortocoronarien ou angioplastie coronarienne transluminale percutanée) (p < 0,00001) (252 patients contre 383). De plus, les résultats d’analyses a posteriori indiquent que la simvastatine a réduit de 28 % le risque d’événements vasculaires cérébraux fatals et non fatals (accidents vasculaires cérébraux et accidents ischémiques transitoires) (75 patients contre 102). D’après d’autres analyses du même type, la simvastatine a réduit de 55 % le risque d’événements coronariens graves (24 patients contre
- 44) chez les patients hypercholestérolémiques atteints de diabète. On n’a observé aucune différence significative sur le plan statistique entre les groupes quant à la mortalité non cardiovasculaire. La simvastatine a réduit le risque d’événements coronariens graves de façon similaire, quelles que soient les valeurs initiales de cholestérol total et de cholestérol-LDL. Le risque de mortalité a diminué de 27 % chez les patients de 60 ans et plus, et de 37 % chez les patients de moins de 60 ans (p < 0,01 dans les deux groupes d’âge).
Les patients atteints d’hypercholestérolémie familiale ou d’insuffisance cardiaque n’étaient pas admissibles à l’étude 4S. Par conséquent, on ne sait pas dans quelle mesure les résultats de cette étude peuvent être appliqués à ces sous-populations de patients hypercholestérolémiques.
- Chez la plupart des patients qui présentent une hypercholestérolémie familiale hétérozygote, il est nécessaire de recourir à une association médicamenteuse si l’on veut obtenir une réduction optimale du cholestérol total et du cholestérol-LDL.
- La tendance vers la réduction de la mortalité (inférieure de 19 % dans le groupe traité par
la simvastatine par rapport au groupe placebo), ainsi que les réductions de même 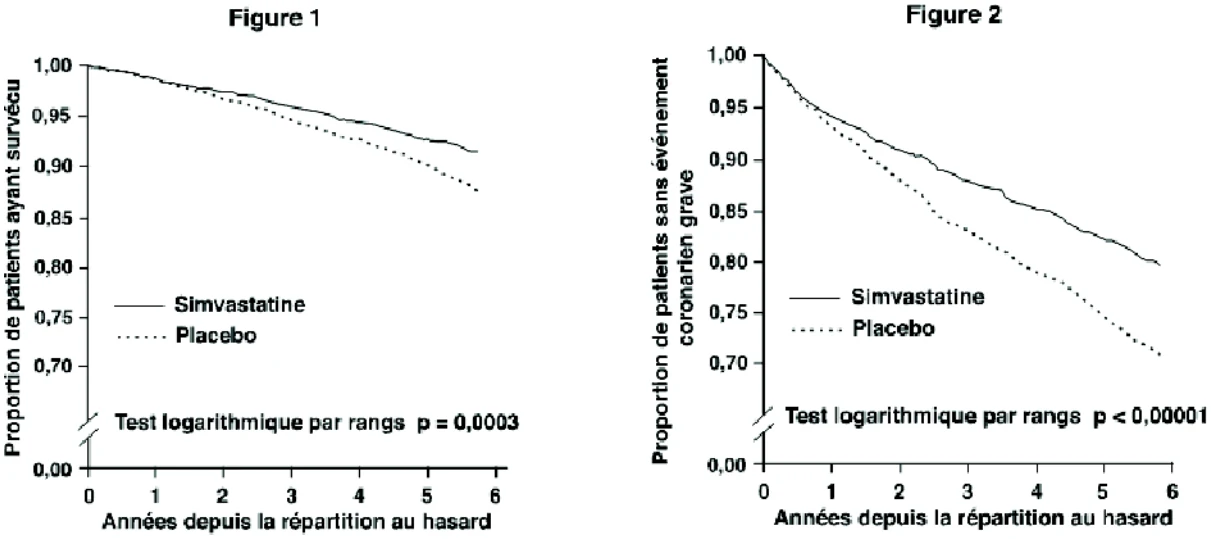 amplitude du nombre de patients ayant subi un événement coronarien grave et du nombre d’événements coronariens graves qui ont été observées chez les patients ayant présenté des symptômes d’insuffisance cardiaque au cours de l’étude 4S, ont été sensiblement les mêmes dans ce groupe que celles qui ont été obtenues chez l’ensemble des patients de l’étude.
Étant donné que seulement 57 décès sont survenus parmi les patients atteints d’angine de poitrine confirmée avant l’étude et que 53 décès sont survenus chez les femmes, l’effet de la simvastatine sur la mortalité dans ces sous-groupes n’a pu être évalué adéquatement. Toutefois, la tendance vers la réduction de la mortalité d’origine coronarienne et des événements coronariens graves observée dans ces sous-groupes a été analogue à celle notée chez l’ensemble des patients de l’étude.
L’étude HPS (Heart Protection Study) est une vaste étude multicentrique d’une durée moyenne de 5 ans, menée à double insu, avec répartition au hasard et contrôlée par placebo auprès de 20 536 patients (10 269 ont reçu de la simvastatine à raison de 40 mg et 10 267 le placebo). Les patients âgés entre 40 et 80 ans (97 % de race blanche) présentaient un risque élevé d’événements coronariens graves (c.-à-d. patients atteints de diabète ou ayant des antécédents d’accident ou de maladie vasculaire cérébrale, de maladie vasculaire périphérique ou souffrant d’une maladie coronarienne). Les taux de C-LDL ont été mesurés à l’aide d’une méthode d’analyse directe et les prélèvements ont été effectués sans tenir compte du moment de la prise d’aliments (réduction approximative de 5 % par rapport aux sujets à jeun). Au départ, 3 421 patients (17 %) présentaient un taux de C-LDL inférieur à 2,6 mmol/L (100 mg/dL), 7 068 patients (34 %), un taux entre 2,6 et 3,4 mmol/L (100 et 130 mg/dL) et 10 047 patients (49 %), un taux supérieur à 3,4 mmol/L (130 mg/dL).
Les résultats de l’étude HPS ont montré que la simvastatine administrée à raison de 40 mg par jour a entraîné une réduction significative des événements suivants : mortalité générale et mortalité d’origine coronarienne, événements coronariens graves (paramètre regroupant les infarctus du myocarde non fatals et les décès d’origine coronarienne), accidents vasculaires cérébraux et interventions de revascularisation coronarienne (voir le Tableau 13). On a observé une réduction d’environ 25 % du risque d’événements coronariens graves et d’accidents vasculaires cérébraux. Cette réduction pourrait être sous-estimée étant donné que 33 % des patients soumis à l’analyse selon l’intention de traiter n’ont pas respecté le protocole de l’étude (patients du groupe placebo qui ont pris une statine ou patients du groupe simvastatine qui n’ont pas pris le médicament à l’étude).
Tableau 13 - Résumé des résultats de l’étude HPS
| Paramètres | Simvastatine (n=10,269) (%) | Placebo (n=10,267) (%) | Réduction du risque absolu * (%) (IC à 95 %) | Réduction du risque relatif (%) (IC à 95 %) | Valeur p |
| Principaux | |||||
| Mortalité générale | 12,9 | 14,6 | 1,7 (0,8-2,7) | 13 (6-19) | P=0,0003 |
Mortalité coronarienne | 5,7 | 6,8 | 1,2 (0,5-1,8) | 18 (8-26) | P=0,0005 |
| Secondaires | |||||
| Événements coronariens graves **,*** | 8,7 | 11,8 | 3,1 (2,2-3,9) | 27 (21-33) | P<0,0001 |
| Accidents vasculaires cérébraux | 4,3 | 5,6 | 1,4 (0,8-2,0) | 25 (15-34) | P<0,0001 |
Tertiaires (d’importance) | |||||
| Revascularisation coronarienne | 4,9 | 7,0 | 2,1 (1,5-2,8) | 30 (22-38) | P<0,0001 |
* D’après la différence entre les taux bruts d’événements ** Voir la figure 3 (résultats en fonction des caractéristiques initiales) *** Paramètre regroupant les infarctus du myocarde non fatals et les décès d’origine coronarienne | |||||
La figure 3 présente les effets de la simvastatine sur les événements coronariens graves pour des sous-groupes de patients sélectionnés (voir Figure 3).
Figure 3 - Effets bénéfiques du traitement par la simvastatine sur les événements coronariens graves dans l’étude HPS (Heart Protection Study)
Caractéristiques initiales n Incidence gr.
Placebo (%)
Événements
coronariens graves RR (%)
MC = maladie coronarienne; IM = infarctus du myocarde; n = nombre de patients dans chaque sous-groupe. Tous les sous-groupes ont été déterminés au départ. L’incidence dans le groupe placebo correspond au pourcentage de patients du groupe placebo qui ont subi au moins un événement coronarien grave durant l’étude. Les triangles inversés indiquent le risque relatif dans le groupe simvastatine, l’intervalle de confiance à 95 % étant représenté par un trait. Lorsque le point décrivant l’estimation ponctuelle se situe à gauche de la ligne de l’unité, le résultat du paramètre observé est supérieur chez les patients ayant reçu un traitement par la simvastatine. Au contraire, lorsque le point se situe à droite, le résultat du paramètre observé est supérieur chez les patients ayant reçu le placebo. La surface des triangles est proportionnelle au nombre de patients regroupés pour ce paramètre. La ligne pointillée verticale représente le point décrivant l’estimation ponctuelle du risque relatif dans toute la population de l’étude. RR (%) = pourcentage de réduction du risque : (1 – risque relatif) x 100 %. 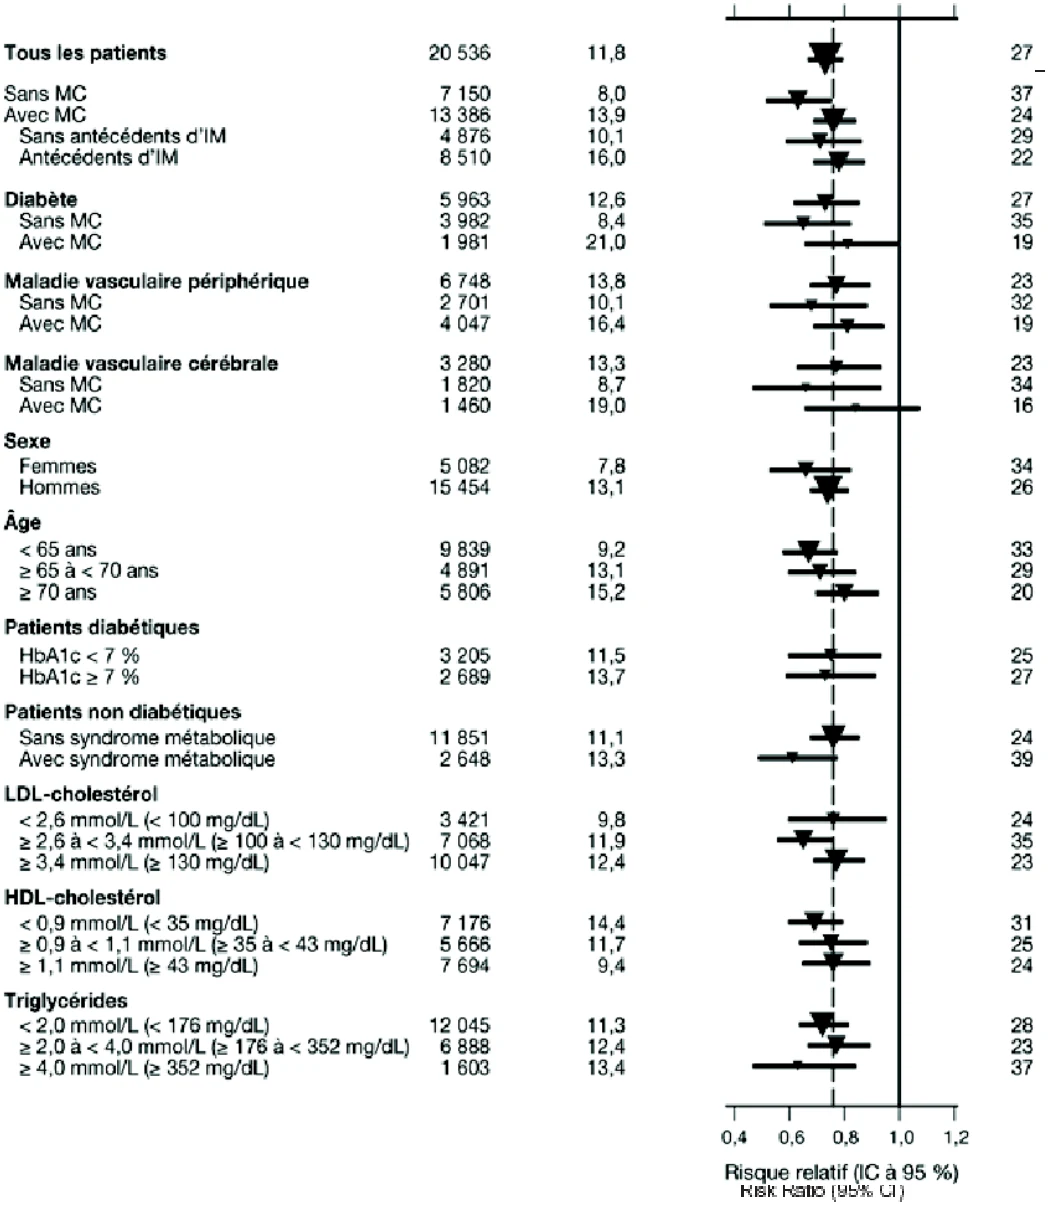
Dans l’étude MAAS (Multicenter Anti-Atheroma Study), les effets du traitement par la simvastatine sur l’athérosclérose coronarienne ont été évalués par coronarographie numérique chez des hommes et des femmes atteints de maladie coronarienne et présentant une hypercholestérolémie. Cette étude clinique contrôlée, menée à double insu et avec répartition aléatoire, englobait 404 patients dont le taux de cholestérol total se situait entre 5,5 et 8,0 mmol/L (212 et 308 mg/dL) et le taux initial moyen de cholestérol-LDL était de 4,4 mmol/L (170 mg/dL). En plus des soins habituels, ces patients ont reçu de la simvastatine à raison de 20 mg par jour ou un placebo. Les angiogrammes ont été analysés au début de l’étude, puis après deux ans et quatre ans. Une angiographie réalisée au début de l’étude et une autre, plus tard au cours de l’étude, ont été effectuées chez 347 patients. Dans le groupe placebo, on a observé une aggravation des lésions athéroscléreuses coronariennes, selon un mode presque linéaire. Par contre, la simvastatine a entraîné un ralentissement significatif de la progression des lésions, mesuré sur le dernier angiogramme d’après les variations moyennes, par patient, du diamètre luminal minimal (p = 0,005) et du diamètre luminal moyen (p = 0,026) (principaux paramètres d’évaluation, révélant une atteinte focale et diffuse, respectivement), ainsi que du diamètre de la sténose en pourcentage (p = 0,003). La simvastatine a aussi entraîné une réduction significative de la proportion de patients présentant de nouvelles lésions (13 % avec la simvastatine contre 24 % avec le placebo, p = 0,009) et de nouvelles occlusions complètes (5 % contre 11 %, p = 0,04). Les figures 4 et 5 présentent la variation moyenne par patient du diamètre luminal, minimal et moyen, évaluée par comparaison des angiogrammes dans le sous-groupe de 274 patients chez qui l’on a pu apparier les clichés pris selon la même incidence au début de l’étude et après deux et quatre ans.
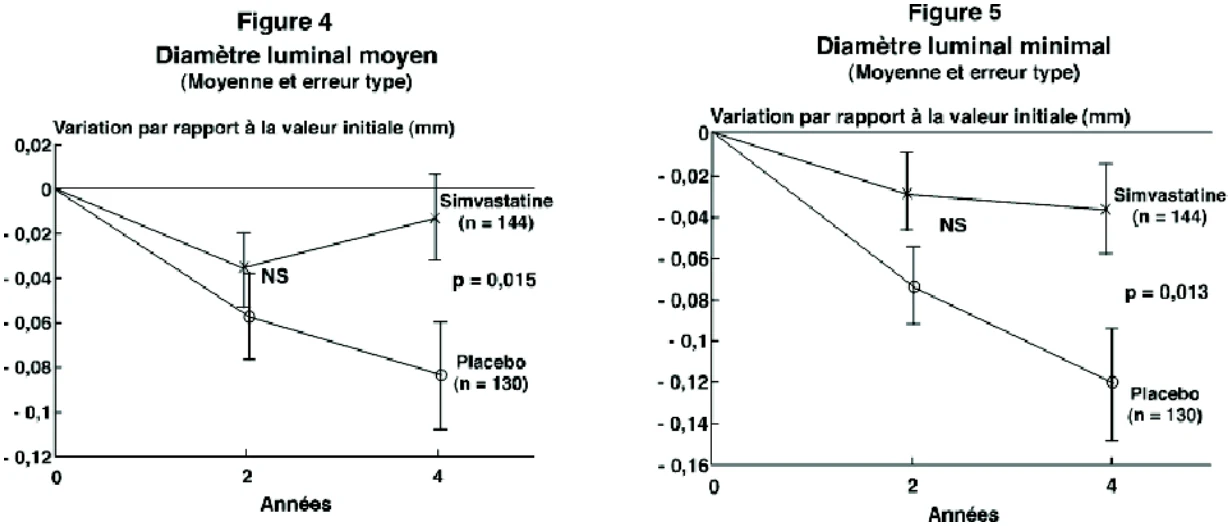
Toutefois, les patients qui présentaient une hypercholestérolémie familiale hétérozygote n’étaient pas admissibles à l’étude MAAS. Par conséquent, on ne sait pas dans quelle mesure les résultats de cette étude peuvent être appliqués à la sous-population de patients souffrant d’hypercholestérolémie familiale hétérozygote.
Enfants atteints d’hypercholestérolémie familiale hétérozygote (âgés de 10 à moins de 18 ans)
Tableau 14- Résumé des caractéristiques démographiques des patients dans un essai clinique mené chez des enfants atteints d’hypercholestérolémie familiale hétérozygote
| No de | Conception de | Posologie, voie | Nombre de | Âge moyen | |
| Sexe | |||||
| l’étude | l’étude | d’administration et durée | sujets (n) | (tranche) | |
| PN-163 | Étude à double insu et contrôlée par placebo | Simvastatine 40 mg 1 f.p.j. soir Placebo Orale 24 semaines | 175 | 14.1 (10-17) | Hommes Femmes |
Dans une étude à double insu et contrôlée par placebo, 175 patients (99 adolescents et 76 adolescentes ayant eu leurs premières règles) âgés de 10 à moins de 18 ans (âge moyen de 14,1 ans) atteints d’hypercholestérolémie familiale hétérozygote ont été répartis au hasard pour recevoir la simvastatine ou un placebo pendant 24 semaines (étude de base). Pour pouvoir participer à l’étude, les patients devaient présenter un taux initial de LDL-C de 4,14 à 10,36 mmol/L (160 à 400 mg/dL) et au moins un de leurs parents devait présenter un taux de LDL-C supérieur à 4,90 mmol/L (189 mg/dL). La dose de simvastatine (à prendre une fois par jour, dans la soirée) était de 10 mg pendant les 8 premières semaines, de 20 mg pour les 8 semaines suivantes, puis de 40 mg. Dans le cadre d’une phase de prolongation de 24 semaines, 114 patients ont choisi de poursuivre le traitement et ont reçu la simvastatine à 40 mg ou le placebo.
La simvastatine a entraîné une réduction significative du taux plasmatique de cholestérol total, de LDL-C, de triglycérides et d’apolipoprotéine B (voir le Tableau 15). Les résultats à 48 semaines de la phase de prolongation étaient comparables à ceux observés au cours de l’étude initiale.
Après 24 semaines de traitement, le taux moyen de LDL-C était de 3,24 mmol/L (124,9 mg/dL) [plage de 1,66 à 7,49 mmol/L (64,0 à 289,0 mg/dL)] dans le groupe traité avec la simvastatine à 40 mg, comparativement à 5,38 mmol/L (207,8 mg/dL) [plage de 3,32 à 8,65 mmol/L (128,0 à 334,0 mg/dL)] dans le groupe recevant le placebo.
L’innocuité et l’efficacité de doses quotidiennes supérieures à 40 mg n’ont pas été évaluées chez les enfants atteints d’hypercholestérolémie familiale hétérozygote. L’efficacité à long terme de la simvastatine administrée chez les enfants pour réduire la morbidité et la mortalité à l’âge adulte n’a pas été établie.
Tableau 15 - Effets hypolipidémiants de la simvastatine chez les adolescents et adolescentes atteints d’hypercholestérolémie familiale hétérozygote après 24 semaines de traitement
| TRAITEMENT | N | C TOTAL (moyenne) | LDL-C (moyenne) | HDL-C (moyenne) | TG (moyenne) | ApoB (moyenne) | |
| Placebo | 67 | Variation par rapport aux valeurs initiales (%) | +1,6 | +1,1 | +3,6 | -3,2 | -0,5 |
| (IC à 95 %) | (-2,2, 5,3) | (-3,4, 5,5) | (-0,7, 8,0) | (-11,8, 5,4) | (-4,7, 3,6) | ||
| Taux initial moyen, mmol/L [mg/dL] | 7,24 [278,6] | 5,49 [211,9] | 1,21 [46,9] | 1,02 [90,0] | 1,86 g/L [186,3] | ||
| Simvastatine | 106 | Variation par rapport aux valeurs initiales (%) | -26,5 | -36,8 | +8,3 | -7,9 | -32,4 |
| (IC à 95 %) | (-29,6, -23,3) | (-40,5, -33,0) | (4,6, 11,9) | (-15,8, 0,0) | (-35,9, -29,0) | ||
| Taux initial moyen, mmol/L [mg/dL] | 7,03 [270,2] | 5,28 [203,8] | 1,24 [47,7] | 0,88 [78,3] | 1,80 g/L [179,9] |
14.3 Études de biodisponibilité comparative
Une étude de biodisponibilité comparative de type croisé avec permutation, à dose unique et à répartition aléatoire a été mené en insu auprès d’adultes des deux sexes en bonne santé et à jeun dans le but de comparer la bioéquivalence des comprimés IPG-SIMVASTATIN à 80 mg de Marcan Pharmaceuticals Inc., à celle des comprimés PrZOCORMD (renfermant 80 mg de simvastatine) de Merck Frosst Canada Ltd., Canada. Les données de biodisponibilité comparative provenant des 79 sujets inclus dans l’analyse statistique sont présentées dans le tableau suivant.
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Simvastatine (1 x 80 mg) Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| ASCT‡ (ng h/mL) | 196,45 227,98 (51,68) | 183,62 217,01 (60,52) | 107,0 | 99,6 – 114, 9 |
| ASCI (ng h/mL) | 213,17 243,85 (48,86) | 197,79 232,81 (59,42) | 107, 8 | 100,2– 115,9 |
| Cmax (ng/mL) | 48,39 59,28 (64,68) | 49,82 59,00 (60,13) | 97,1 | 88,1 – 107,1 |
| Tmax3 (h) | 1,85 (54,11) | 1,75 (62,13) | ||
| T½3 (h) | 5,36 (46,35) | 5,26 (48,25) | ||
1 Comprimés PrIPG-SIMVASTATIN (simvastatine) à 80 mg (Marcan Pharmaceuticals Inc.) 2 Comprimés PrZOCORMD (simvastatine) à 80 mg (Merck Frosst Canada Ltd) 3 Exprimée uniquement en tant que moyenne arithmétique (CV en %)
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
- 16. TOXICOLOGIE NON-CLINIQUE
Toxicologie générale
Toxicité aiguë :
Tableau 16 – Toxicité aiguë
Simvastatine Espèce Sexe Voie d’administration DL50 (mg/kg)
Souris Souris Souris Souris Souris Souris
Rat Rat Rat Rat Rat Rat
Chien
Femelle Mâle Femelle Mâle Femelle Mâle
Femelle Mâle Femelle Mâle Femelle Mâle
F/M
Orale
Orale
Intrapéritonéale Intrapéritonéale Sous-cutanée Sous-cutanée
Orale
Orale
Intrapéritonéale Intrapéritonéale Sous-cutanée Sous-cutanée
Orale
4411 3000 798 1033 1800 1009
>5000 4438 705 898 672 1088
>5000 Forme acide di-hydroxylée à chaîne ouverte de la simvastatine
L-654,969
Souris Souris Rat Rat
Femelle Mâle Femelle Mâle
Orale
Orale
Orale
Orale
1820 1625 1280 2080
Toxicité chronique :
Le tableau suivant résume les effets défavorables importants observés durant les études visant à évaluer la toxicité à long terme de la simvastatine.
Table 17 - Simvastatine - Effets défavorables importants
Dose minimale toxique (mg/kg/jour) | Dose sans effet (mg/kg/jour) | |
CHIEN Cataractes Dégénérescence testiculaire Élévation des transaminases sériques | 50 10 2 | 10 3 ND |
LAPIN Nécrose hépatocellulaire Nécrose tubulaire rénale Nécrose de la vésicule biliaire | 50 50 90 | 30 30 50 |
RAT Atypie hépatocellulaire Hyperplasie de la muqueuse gastrique non glandulaire Adénome des cellules folliculaires thyroïdiennes (femelles seulement) Hépatomégalie (femelles seulement) Cataractes sous-capsulaires postérieures ou cataractes totales | 25 1 25 25 120 | 5 ND 5 5 90 |
SOURIS Hyperplasie de la muqueuse gastrique non glandulaire Foie
Poumon
| 1 100 100 100 | ND 25 25 25 |
| ND = Non déterminé |
Plusieurs études ont été menées dans le but précis de déterminer la relation entre les réactions défavorables de la simvastatine et l’inhibition de l’HMG-CoA réductase, l’objectif étant d’avoir la perspective nécessaire pour évaluer les risques chez l’humain.
Les résultats de ces études sont présentés au tableau suivant :
Tableau 18 – Simvastatine - Principaux effets défavorables observés au cours des études d’innocuité
Relation avec l’inhibition de l’HMG-CoA réductase
Clairement liés au mode d’action
- Modifications histomorphologiques du foie chez le rat
- Nécrose du foie, du rein et de la vésicule biliaire chez le lapin
- Hyperplasie de la muqueuse gastrique non glandulaire chez les rongeurs
Probablement liés au mode d’action
- Élévation des transaminases sériques chez le chien
- Cataractes chez le chien
Lien incertain ou inconnu avec le mode d’action
- Dégénérescence testiculaire chez le chien
Aucun lien avec l’inhibition de l’HMG-CoA réductase
- Hépatomégalie et hypertrophie de la thyroïde chez le rat
- Adénome des cellules folliculaires thyroïdiennes chez le rat
Au cours des études chez le chien, on a noté l’apparition de cataractes, bien qu’à une fréquence très faible, avec l’administration de doses élevées de simvastatine. On n’a pas pu établir de corrélation nette entre le degré de réduction des lipides sériques et la formation de cataractes; par contre, on a observé une relation constante entre la présence de taux élevés de simvastatine et d’inhibiteurs apparentés de l’HMG-CoA réductase dans le sang et l’apparition de cataractes. Chez les chiens qui ont reçu la dose minimale cataractogène, soit 50 mg/kg/jour, les concentrations sériques de médicament (exprimées sous forme d’inhibiteurs totaux) sont 5 fois plus élevées que celles obtenues chez l’humain avec la dose thérapeutique maximale anticipée, soit 1,6 mg/kg (80 mg/jour chez un homme de 50 kg). La dose de simvastatine jugée sans effet en ce qui concerne la formation de cataractes est de 10 mg/kg/jour. Cette dose a été administrée à des chiens durant une période pouvant atteindre 2 ans sans que survienne la formation d’opacités.
Des élévations légères et transitoires des transaminases sériques ont été observées chez les chiens traités par la simvastatine; ces élévations étaient liées à la dose. Les changements observés pouvaient se manifester soit sous la forme d’une hausse faible et soutenue des transaminases, soit sous la forme de clochers transitoires du taux d’enzymes; ces manifestations, constatées chez environ 10 % à 40 % des chiens traités avec la simvastatine, ont disparu bien que l’on ait poursuivi l’administration du médicament. Aucun symptôme clinique n’a été observé chez les chiens ayant présenté une hausse des transaminases; en outre, la hausse des transaminases n’a atteint, dans aucun cas, des taux associés à une nécrose hépatique franche et ce, malgré la poursuite du traitement. Aucune modification histopathologique n’a été constatée dans le foie des chiens qui avaient reçu la simvastatine.
Lors de deux études d’innocuité menées chez le chien, une dégénérescence testiculaire a été observée avec l’administration d’une dose de 30 mg/kg/jour et de 90 mg/kg/jour de simvastatine. Des études spécifiques destinées à vérifier la nature de ces changements n’ont pu apporter de réponse concluante, étant donné que ces effets sont peu reproductibles et qu’ils ne sont pas reliés à la dose, au taux sérique de cholestérol ou à la durée du traitement. Par ailleurs, aucun changement dans les taux d’androgènes et de gonadotrophines sériques n’a été relié au traitement par la simvastatine chez le chien. Une dose de 50 mg/kg/jour de simvastatine a été administrée à des chiens durant une période pouvant atteindre 2 ans, sans que l’on ait observé d’effet au niveau des testicules.
Dans une étude menée chez des rats, une nécrose des muscles de l’appareil locomoteur est survenue à la dose de 90 mg/kg, administrée deux fois par jour; il s’agissait toutefois d’une dose létale chez le rat.
Carcinogénicité :
Lors des études initiales visant à évaluer le pouvoir cancérigène de la simvastatine chez le rat et la souris, on a utilisé des doses allant de 1 mg/kg/jour à 25 mg/kg/jour (16 fois la dose maximale recommandée chez l’humain, pour une personne de 50 kg). Aucune augmentation de la fréquence de tumeurs reliées au traitement n’a été observée chez la souris, dans aucun tissu.
Une hausse significative sur le plan statistique (p ≤ 0,05) de la fréquence des adénomes des cellules folliculaires thyroïdiennes a été observée chez les rates qui avaient reçu des doses de 25 mg/kg/jour de simvastatine (16 fois la dose maximale recommandée chez l’humain). Ce type de tumeur bénigne n’a été constaté que chez les rates; de tels changements ne sont pas survenus chez les rats ou encore chez les rates qui avaient reçu des doses plus faibles (jusqu’à 5 mg/kg/jour, soit 3,1 fois la dose maximale recommandée chez l’humain). Ces tumeurs représentent un effet secondaire associé à une plus grande clairance de la thyroxine provoquée par la simvastatine chez la rate. Aucune hausse significative sur le plan statistique de la fréquence d’autres types de tumeurs n’a été constatée dans les tissus des rats recevant de la simvastatine.
Les résultats d’une autre étude d’une durée de 73 semaines visant à évaluer les effets carcinogènes chez des souris qui recevaient de la simvastatine à des doses pouvant aller jusqu’à 400 mg/kg/jour (250 fois la dose maximale recommandée chez l’humain, pour une personne de 50 kg) ont montré une augmentation de la fréquence des adénomes et des carcinomes hépatocellulaires et des adénomes pulmonaires aux doses de 100 et de 400 mg/kg/jour, ainsi qu’une hausse de la fréquence des adénomes de la glande de Harder à la dose de 400 mg/kg/jour. Les résultats de cette étude et ceux de l’étude initiale de 92 semaines sur les effets carcinogènes chez la souris ont permis d’établir que la dose sans effet était de 25 mg/kg/jour (16 fois la dose maximale recommandée chez l’humain). Une augmentation de la fréquence des adénomes hépatocellulaires reliée au traitement a été mise en évidence dans une étude de 106 semaines visant à évaluer les effets carcinogènes chez des rats qui avaient reçu des doses de simvastatine allant de 50 mg/kg/jour à 100 mg/kg/jour (31 à 63 fois la dose maximale recommandée chez l’humain). La dose sans effet est demeurée la même, soit 25 mg/kg/jour (16 fois la dose maximale recommandée chez l’humain), telle qu’elle avait été établie dans l’étude initiale sur l’effet carcinogène. Une augmentation de la fréquence des lésions hyperplasiques de la thyroïde a également été observée; toutefois, ces résultats concordent avec les observations précédentes, à savoir que cette réponse est spécifique à cette espèce animale et qu’elle ne peut s’appliquer à l’humain.
Génotoxicité
Aucun effet mutagène n’a été observé lors d’une épreuve de mutagénicité microbienne utilisant des souches mutantes de Salmonella typhimurium, avec ou sans activation métabolique à l’aide d’extraits de foie de rat ou de souris. De plus, aucune anomalie génétique n’a été constatée lors d’une analyse in vitro par élution alcaline sur des hépatocytes de rat, d’une épreuve de mutagénicité sur la souche V-79 de cellules de mammifères, de la recherche d’aberrations chromosomiques in vitro sur des cellules CHO ou encore de la recherche d’aberrations chromosomiques in vivo sur la moelle osseuse de la souris.
Toxicologie pour la reproduction et le développement
Aucune donnée indiquant un effet tératogène n’a été mise en évidence chez le rat ou le lapin aux doses maximales tolérées par ces deux espèces, pouvant aller jusqu’à 25 mg/kg/jour et 10 mg/kg/jour, respectivement (16 fois et 6,3 fois la dose maximale recommandée chez l’humain, respectivement).
Cependant, chez le rat, l’administration d’une dose orale de 60 mg/kg/jour du métabolite acide hydroxylé pharmacologiquement actif de la simvastatine a entraîné une baisse du poids corporel maternel et une augmentation de la fréquence des résorptions fœtales et des malformations squelettiques, comparativement au placebo. Les résultats d’études subséquentes où l’on a administré ce métabolite à des doses allant jusqu’à 60 mg/kg/jour ont montré que ces résorptions et ces malformations squelettiques étaient liées à une toxicité maternelle (lésions du préestomac liées à une perte de poids maternelle) spécifique aux rongeurs et qu’il est très peu probable que ces manifestations proviennent d’un effet direct du métabolite sur le fœtus. Bien qu’aucune étude n’ait été menée avec la simvastatine, le traitement de rates gravides au moyen d’un inhibiteur de l’HMG-CoA réductase apparenté à des doses de 80 et de 400 mg/kg/jour (10 fois et 52 fois la dose maximale recommandée d’après la surface corporelle en mg/m2) a réduit les taux plasmatiques de mévalonate chez le fœtus.
17. MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
PrZOCOR® (Comprimés, 10, 20 et 40 mg), numéro de contrôle de la présentation : 272761,
Monographie de produit, Organon Canada Inc. (le 27 juillet 2023)