


Monographie de produit - Istodax
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 1 Indications | 03/2023 |
|---|---|
| 3 Encadré sur les mises en garde et précautions importantes | 03/2023 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 5
1 INDICATIONS ............................................................................................................... 5
1.1 Enfants ............................................................................................................. 5
1.2 Personnes âgées ............................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................. 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques ........................................................................... 6
4.2 Posologie recommandée et ajustement posologique ...................................... 6
4.3 Reconstitution .................................................................................................. 8
4.4 Administration ................................................................................................. 8
4.5 Dose omise ....................................................................................................... 8
5 SURDOSAGE ................................................................................................................ 9
Approved 2.0v
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières ................................................................................ 14
7.1.1 Femmes enceintes .......................................................................................... 14
7.1.2 Femmes qui allaitent ...................................................................................... 14
7.1.3 Enfants ............................................................................................................ 14
7.1.4 Personnes âgées ............................................................................................. 15
7.1.5 Insuffisance hépatique ................................................................................... 15
8 EFFETS INDÉSIRABLES ................................................................................................ 15
8.1 Aperçu des effets indésirables ....................................................................... 15
8.2 Effets indésirables observées dans les études cliniques ................................. 16
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ..................................................................................... 19
8.5 Effets indésirables observées après la mise en marché ................................. 20
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 20
9.2 Aperçu des interactions médicamenteuses.................................................... 20
9.3 Interactions médicament-comportement ...................................................... 20
9.4 Interactions médicament-médicament .......................................................... 20
9.5 Interactions médicament-aliment .................................................................. 23
9.6 Interactions médicament-plante médicinale.................................................. 23
9.7 Interactions médicament-examens de laboratoire ........................................ 23
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 23
10.1 Mode d’action ................................................................................................ 23
10.2 Pharmacodynamie ......................................................................................... 23
10.3 Pharmacocinétique ........................................................................................ 24
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 26
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 26
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 27
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 27
14 ÉTUDES CLINIQUES .................................................................................................... 27
14.1 Plan et caractéristiques démographiques de l'étude ..................................... 27
Approved 2.0v
14.2 Résultats de l’étude ........................................................................................ 29
15 MICROBIOLOGIE ....................................................................................................... 30
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 30
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 35
Approved 2.0v
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ISTODAX® (romidepsine pour injection) est indiqué pour :
- le traitement des patients atteints de lymphome T périphérique (LTP) récidivant/réfractaire qui ne sont pas candidats à une greffe et qui ont déjà reçu au moins une forme de traitement systémique.
L'approbation se fonde sur les taux de réponse constatés lors d'un essai comportant un seul groupe (voir la section 14 ÉTUDES CLINIQUES). Une amélioration de la survie globale n'a pas été démontrée avec ISTODAX. Les bienfaits cliniques d’ISTODAX pour le traitement des patients atteints d’un lymphome T périphérique récidivant/réfractaire ne sont pas encore confirmés. Le traitement par ISTODAX ne doit pas être initié chez de nouveaux patients en dehors d’un contexte expérimental.
Restriction quant à la distribution
ISTODAX est offert uniquement par l’entremise du Programme d’accès restreint pour des patients qui sont actuellement traités par ISTODAX. Les prescripteurs qui veulent prescrire et délivrer le produit doivent inscrire leurs patients au Programme d’accès restreint. ISTODAX sera retiré du marché canadien après que le dernier patient aura terminé le traitement par ISTODAX. Pour en savoir plus sur le Programme d’accès restreint, communiquez avec le Service d’information médicale au 1 866 463-6267 ou à l’adresse medical.canada@bms.com.
1.1 Enfants
Pédiatrie (<18 ans) : L'innocuité et l'efficacité d'ISTODAX chez les patients pédiatriques n'ont pas été établies.
1.2 Personnes âgées
Gériatrie (> 65 ans) : Aucune différence globale n'a été observée au plan de l'innocuité et de l'efficacité entre les patients âgés (> 65 ans) et plus jeunes; toutefois, on ne peut écarter le risque d'une sensibilité plus grande chez certains individus plus âgés.
2 CONTRE-INDICATIONS
- ISTODAX est contre-indiqué chez les patients qui présentent une hypersensibilité à la romidepsine ou à tout ingrédient de la préparation. Pour une liste complète, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
ISTODAX® (romidepsine pour injection) doit être administré sous la supervision d'un médecin qui connaît bien l'utilisation de la chimiothérapie et le traitement du lymphome T périphérique.
|
|---|
Approved 2.0v
ISTODAX n'a pas été étudié chez les patients atteints d'insuffisance rénale.
|
|---|
4 POSOLOGIE ET ADMINISTRATION
Le traitement par romidepsine ne doit être administré que sous la supervision d'un médecin qualifié qui connaît bien les agents de chimiothérapie et son administration doit être restreinte aux unités qui se spécialisent dans l'utilisation des chimiothérapies cytotoxiques.
4.1 Considérations posologiques
- ISTODAX (romidepsine pour injection) est modérément émétogène. On a couramment utilisé des antiémétiques lors des essais cliniques sur ISTODAX. On recommande une prémédication par antiémétique.
- Les taux de potassium et de magnésium sériques doivent se trouver à l'intérieur des limites de la normale avant chaque administration d'ISTODAX.
- ISTODAX est destiné à une administration par perfusion intraveineuse uniquement après reconstitution avec le diluant fourni et dilution dans du chlorure de sodium à 0,9 %, USP.
- ISTODAX n'a pas fait l'objet d'études chez des patients atteints d'insuffisance rénale terminale.
- La posologie doit être ajustée selon la tolérabilité comme on le décrit ci-dessous.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée est de 14 mg/m2 administrée par voie intraveineuse sur une période de quatre heures aux jours 1, 8 et 15 de cycles de 28 jours. Les cycles doivent être répétés tous les 28 jours à la condition que le patient continue de tirer profit du traitement et qu'il le tolère.
Modifications de doses :
Toxicités non hématologiques à l'exception de l'alopécie
Toxicité de grade 2 ou 3 : retarder le traitement par ISTODAX jusqu'à ce que la toxicité revienne à un grade ≤ 1 ou aux valeurs de départ; on peut ensuite reprendre le traitement à raison de 14 mg/m2. Si la toxicité de grade 3 revient, il faut retarder le traitement par ISTODAX jusqu'à ce que la toxicité soit revenue à un grade ≤ 1 ou aux valeurs de départ, puis la dose doit être réduite à 10 mg/m2 en permanence.
Approved 2.0v
- Toxicité de grade 4 : retarder le traitement par ISTODAX jusqu'à ce que la toxicité revienne à un grade ≤ 1 ou aux valeurs de départ, puis la dose doit être réduite à 10 mg/m2 en permanence.
- Il faut cesser ISTODAX si les toxicités de grade 3 ou 4 ressurgissent après la réduction de la dose.
Toxicités hématologiques
- Neutropénie ou thrombocytopénie de grade 3 ou 4 : retarder le traitement par ISTODAX jusqu'à ce que la cytopénie spécifique revienne à une NAN ≥ 1,5 × 10⁹/L et/ou une numération plaquettaire ≥ 75 × 109/L ou aux valeurs de départ; le traitement peut alors être repris à raison de 14 mg/m2.
- Neutropénie fébrile (≥ 38,5 ºC) ou thrombocytopénie de grade 4 nécessitant une transfusion plaquettaire : retarder le traitement par ISTODAX jusqu'à ce que la cytopénie spécifique revienne à un grade ≤ 1 ou aux valeurs de départ, puis la dose doit être réduite à 10 mg/m2 en permanence.
Pédiatrie
- L'innocuité et l'efficacité d'ISTODAX n'ont pas été évaluées chez les patients pédiatriques (âge < 18 ans).
Gériatrie
- L'innocuité et l'efficacité d'ISTODAX n'ont pas été évaluées chez les patients âgés (âge > 65 ans). Les patients âgés peuvent manifester une sensibilité plus grande au traitement par ISTODAX et pourraient nécessiter des modifications de doses.
Insuffisance hépatique
- L’utilisation d’ISTODAX n’est pas recommandée chez les patients atteints d’insuffisance hépatique grave (taux de bilirubine > 3 x la limite supérieure de la normale [LSN] et n’importe quel taux d’AST) (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Insuffisance hépatique).
- Dans le cas des patients atteints d’insuffisance hépatique modérée (taux de bilirubine > 1,5 x la LSN à ≤ 3 x la LSN et n’importe quel taux d’AST), réduire la dose de départ d’ISTODAX à 7 mg/m2 (réduction de 50 %) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Insuffisance hépatique).
- Aucun ajustement de la dose d’ISTODAX n’est nécessaire pour les patients atteints d’insuffisance hépatique légère (bilirubine ≤ la LSN et taux d’AST > la LSN ou bilirubine > la LSN, mais ≤ 1,5 x la LSN et n’importe quel taux d’AST) (voir 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique).
- Le risque d’effets indésirables associés à ISTODAX peut être supérieur chez les patients atteints d’insuffisance hépatique. Surveiller les patients pour déceler les signes de toxicité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais de laboratoire).
Insuffisance rénale
Aucune étude sur ISTODAX n'a spécifiquement porté sur les patients souffrant d'insuffisance rénale; par conséquent, on ne dispose d'aucune donnée quant aux recommandations d'ajustements posologiques (voir la section 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale).
Approved 2.0v
4.3 Reconstitution
ISTODAX (romidepsine pour injection) doit être manipulé conformément aux procédures recommandées pour la manipulation sécuritaire des médicaments cytotoxiques.
ISTODAX doit être reconstitué avec le diluant fourni, puis dilué dans du chlorure de sodium à 0,9 % pour injection, USP, avant d'être administré en perfusion intraveineuse.
| Teneur du flacon | Volume de diluant à ajouter dans le flacon | Volume approximatif du mélange obtenu | Concentration nominale par mL |
|---|---|---|---|
| 10 mg/flacon | 2,2 mL du diluant fourni | 2 mL | 5 mg/mL |
- Chaque flacon monodose de 10 mg d’ISTODAX qui contient 11 mg de romidepsine doit être reconstitué avec 2,2 mL du diluant fourni (le flacon contient 2,4 mL de diluant). Au final, le flacon monodose reconstitué de 10 mg contient 2,2 mL de solution d’ISTODAX, qui inclut un surplus de 0,2 mL. Au moyen d'une seringue adéquate et par technique aseptique, retirer 2,2 mL de diluant du flacon fourni et l'injecter délicatement dans le flacon d'ISTODAX pour injection. Agiter le contenu du flacon jusqu'à ce qu'il ne reste plus de particules visibles dans la solution qui en résulte. La solution reconstituée contiendra 5 mg/mL d'ISTODAX.
- Extraire du flacon la quantité appropriée d'ISTODAX pour administrer la dose voulue en utilisant la technique aseptique requise. Avant la perfusion intraveineuse, diluer encore ISTODAX dans 500 mL de chlorure de sodium à 0,9 % pour injection, USP.
4.4 Administration
Administrer la perfusion sur une période de quatre heures.
Stabilité et compatibilité
Il faut préparer ISTODAX immédiatement avant l'emploi et la solution reconstituée puis diluée doit être administrée le plus rapidement possible. La solution d'ISTODAX reconstituée est chimiquement stable pendant une période allant jusqu'à huit heures à la température ambiante. La solution diluée est compatible avec les sacs de perfusion de chlorure de polyvinyle (PVC), d'éthylène vinyle acétate (EVA) et de polyéthylène (PE), de même qu'avec les bouteilles de verre et elle est chimiquement stable pendant une période allant jusqu'à 24 heures lorsqu'elle est conservée à la température ambiante. Toutefois, elle doit être administrée le plus rapidement possible après la dilution.
Il faut inspecter visuellement les produits médicamenteux parentéraux pour déceler la présence de particules et de coloration anormale avant leur administration, lorsque la solution et son contenant le permettent.
4.5 Dose omise
Si une dose est omise, il faut l'administrer le plus tôt possible, sauf s'il reste cinq jours ou moins avant la prochaine dose prévue, auquel cas la posologie peut reprendre comme prévu.
Approved 2.0v
5 SURDOSAGE
On ne dispose d'aucune information spécifique au sujet du traitement du surdosage par ISTODAX (romidepsine pour injection). Les toxicités observées lors d'une étude sur une dose simple de romidepsine administrée par voie intraveineuse à des rats ou à des chiens équivalant à 2,2 fois la dose recommandée chez l'être humain selon la surface corporelle ont inclus : respiration irrégulière, battements cardiaques irréguliers, démarche chancelante, tremblements et convulsions toniques (voir la section 16 TOXICOLOGIE NON CLINIQUE). En cas de surdose, il est envisageable d’appliquer les mesures de soutien habituelles, par exemple, surveillance clinique et traitements d’appoint, selon le cas.
Il n’existe aucun antidote connu à la romidepsine et on ignore si elle est dialysable.
| Pour la prise en charge d’un surdosage présumé, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1: Formes posologiques, concentrations, composition et emballage
ISTODAX (romidepsine pour injection) est présenté en trousses contenant chacune deux flacons. ISTODAX est une poudre lyophilisée stérile présentée dans un flacon monodose de 10 mg contenant 11 mg de romidepsine et 22 mg de l'agent de charge, povidone, USP. Le diluant pour ISTODAX est une solution claire stérile présentée en flacons monodoses renfermant 2,4 mL (2,2 mL volume disponible) de 80 % (v/v) de propylène glycol, USP et de 20 % (v/v) d'alcool déshydraté, USP.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
L'asthénie/fatigue ont souvent été signalées lors des essais cliniques sur ISTODAX, mais ont en général été d'intensité légère à modérée. Il faut informer les patients qui en souffrent de ne pas conduire d'automobile, utiliser de machinerie ou effectuer des tâches dangereuses (voir la section 8 EFFETS INDÉSIRABLES et 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-comportement).
Cancérogenèse et mutagenèse
Aucune étude de carcinogenèse n'a été effectuée avec la romidepsine (voir la section 16 TOXICOLOGIE NON CLINIQUE).
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Intraveineuse | Poudre lyophilisée, 10 mg de romidepsine par flacon | alcool déshydraté, povidone, propylène glycol |
Approved 2.0v
Cardiovasculaire
Allongement de l'intervalle QTc et anomalies électrocardiographiques : ISTODAX a été associé à un allongement de l'intervalle QTc (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais de laboratoire et 10 PHARMACOLOGIE CLINIQUE, Pharmacodynamie). De nombreux médicaments qui causent un allongement de l'intervalle QTc sont soupçonnés d'augmenter le risque de torsade de pointes.
La torsade de pointes est une tachyarythmie ventriculaire polymorphe. En général, le risque de torsade de pointes augmente avec l’ampleur de l’allongement de l’intervalle QTc produit par le médicament. La torsade de pointes peut être asymptomatique ou peut se manifester chez un patient par des étourdissements, des palpitations, une syncope ou des convulsions. Si elle dure, la torsade de pointes peut évoluer vers une fibrillation ventriculaire et une mort cardiaque subite.
Il faut faire particulièrement attention lorsqu’on administre ISTODAX aux patients chez qui on soupçonne un risque accru de torsade de pointes durant le traitement par un médicament allongeant l’intervalle QTc. Les facteurs de risques de torsade de pointes dans la population en général incluent, sans s'y limiter, les suivants : sexe féminin; âge de ≥ 65 ans; allongement de l'intervalle QT/QTc de base; présence de variantes génétiques ayant des effets sur les canaux ioniques cardiaques ou les protéines de régulation, en particulier le syndrome du QT long congénital; antécédents familiaux de mort cardiaque subite avant l’âge de 50 ans; (p. ex. ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, hypertrophie du ventricule gauche, cardiomyopathie, trouble de la conduction); antécédents d’arythmie (en particulier arythmies ventriculaires, fibrillation auriculaire ou récent rétablissement du rythme après une fibrillation auriculaire); déséquilibres électrolytiques (p. ex. hypokaliémie, hypomagnésémie, hypocalcémie) ou problèmes de santé susceptibles d'occasionner des déséquilibres électrolytiques (p. ex. troubles alimentaires); bradycardie (< 50 battements par minute); événements neurologiques aigus (p. ex. hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien); diabète sucré et neuropathie autonome.
Les médecins qui prescrivent des médicaments allongeant l’intervalle QT/QTc devraient dispenser des conseils à leurs patients concernant la nature et les effets des changements électrocardiographiques, les maladies et troubles sous-jacents considérés comme des facteurs de risque, les interactions médicament-médicament démontrées et prévues, les symptômes évocateurs d’une arythmie, les stratégies de gestion du risque et d’autres renseignements touchant l’utilisation du médicament.
L'allongement de l'intervalle QTc, de même que plusieurs anomalies morphologiques à l'ÉCG (y compris des anomalies de l'onde T et du segment ST), ont été signalés dans des études cliniques. Plusieurs des anomalies morphologiques à l'ÉCG étaient également observées au départ. Ces changements ÉCG se sont révélés transitoires et n'ont été associés ni à des problèmes cardiovasculaires fonctionnels ni à des symptômes. La portée clinique de ces changements est inconnue.
Compte tenu des changements ÉCG potentiels, il faut effectuer un ÉCG au départ chez tous les patients. Le potassium et le magnésium sériques doivent se situer à l'intérieur des limites de la normale avant chaque administration d'ISTODAX.
Chez les patients présentant un syndrome du QT long congénital, les patients ayant des antécédents de maladie cardiovasculaire importante et les patients sous anti-arythmiques ou sous médicaments pouvant entraîner un allongement significatif du QT, des précautions s'imposent au plan de la surveillance cardiovasculaire, par exemple ÉCG et électrolytes de contrôle au départ, puis
Approved 2.0v
périodiquement en cours de traitement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais de laboratoire; 9 INTERACTIONS MÉDICAMENTEUSES).
Fréquence cardiaque : ISTODAX a été associé à une accélération de la fréquence cardiaque (voir la section 10 PHARMACOLOGIE CLINIQUE, Pharmacodynamie). La prudence s'impose chez les patients qui ont des antécédents de maladie cardiaque ischémique ou de tachyarythmies.
Généralités : Les patients qui ont des antécédents cardiaques importants ont été exclus des essais cliniques. Par conséquent, on ne dispose d'aucune donnée sur les sujets présentant des antécédents cardiaques significatifs.
Interactions médicamenteuses
Anticoagulants dérivés de la coumarine
Les médecins doivent surveiller étroitement le temps de prothrombine (TP) et le ratio international normalisé (RIN) chez les patients qui reçoivent concomitamment ISTODAX et des dérivés de la coumarine (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Contraceptifs renfermant des œstrogènes
Les femmes fertiles doivent être informées qu'ISTODAX peut réduire l'efficacité des contraceptifs à base d'œstrogènes (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament
Gastro-intestinal
Des réactions gastro-intestinales, telles que nausées, vomissements, constipation et diarrhée, ont été signalées fréquemment, mais se sont révélées généralement d'intensité légère à modérée et bénignes, la plupart des patients ayant continué de prendre ISTODAX malgré ces effets indésirables gastro-intestinaux. La déshydratation associée aux vomissements et/ou à la diarrhée a été rare. L'utilisation d'antiémétiques est recommandée et ces agents ont souvent été administrés lors des essais cliniques.
Hématologique
Le traitement par ISTODAX peut provoquer la thrombocytopénie, la leucopénie (neutropénie et lymphopénie), l'anémie et la neutropénie fébrile. La fréquence des cytopénies de grade 3 ou 4 parmi les 131 patients de l'étude pivot sur le LPT a été de 24 %, 6 %, 11 % et 3 %, respectivement. Ces paramètres hématologiques doivent par conséquent être vérifiés durant le traitement par ISTODAX et la dose sera modifiée au besoin (voir la section 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais de laboratoire et 8 EFFETS INDÉSIRABLES).
Hépatique/biliaire/pancréatique
Dans l'essai clinique pivot sur le LTP, une élévation de grade 3 de l'aspartate aminotransférase (AST) est survenue chez 1 patient (< 1 %). On n'a observé aucune élévation de grade 3 ou 4 de l'alanine aminotransférase (ALT) ni de la gamma-glutamyltransférase.
Approved 2.0v
Immunitaire
Des infections graves, parfois fatales, y compris la pneumonie, la septicémie, les infections opportunistes, telles que la pneumonie à Pneumocystis jiroveci (PPJ) et la réactivation virale, y compris du virus Epstein-Barr, du virus de l'hépatite B et du cytomégalovirus (CMV) ont été signalées lors des essais cliniques sur ISTODAX. Ces infections peuvent survenir durant le traitement et dans les 30 jours suivant le traitement et le risque est parfois plus élevé chez les patients qui ont des antécédents de traitement par anticorps monoclonaux dirigés contre les antigènes lymphocytaires et chez les patients dont la maladie affecte la moelle osseuse. On a observé un taux d'infections de 57 % chez les patients atteints de LTP et les types les plus fréquemment signalés ont été les infections des voies respiratoires supérieures (9 %), les infections urinaires (7 %), la pneumonie (7 %), la candidose orale (6 %), la septicémie et la nasopharyngite (5 %). Des infections de grade ≥ 3 ont affecté 20 % des patients atteints de LTP, ce qui pourrait s'expliquer par les risques propres à la maladie, tels que l'atteinte médullaire, et par des antécédents de chimiothérapie et/ou de greffe de moelle osseuse.
Des cas de réactivation de l'hépatite B et des infections par le cytomégalovirus et le virus Epstein-Barr ont été signalés. Il faut envisager une surveillance ou une prophylaxie.
La réactivation d'une infection par le virus Epstein-Barr ayant mené à l'insuffisance hépatique et dans un cas, au décès, est survenue lors d'un essai regroupant des patients atteints de lymphome extraganglionnaire à cellules tueuses et à lymphocytes T récidivant ou réfractaire (indication non approuvée).
Troubles du métabolisme et de la nutrition
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale (SLT) ont été signalés chez 2 % des patients atteints de LTP de stade III/IV. Il faut surveiller étroitement les patients présentant une maladie de stade avancé et/ou un important fardeau tumoral, appliquer les précautions appropriées et instaurer un traitement selon le cas.
Surveillance et essais de laboratoire
Hématologiques
Le traitement par ISTODAX peut provoquer la thrombocytopénie, la leucopénie (neutropénie et lymphopénie) et l'anémie; par conséquent, il faut surveiller ces paramètres hématologiques durant un traitement par ISTODAX, au moins avant chaque cycle de traitement, et modifier la dose en conséquence (voir la section 4 POSOLOGIE ET ADMINISTRATION et 8 EFFETS INDÉSIRABLES).
Biochimiques
Compte tenu du risque d'anomalies à l'ÉCG, les taux de potassium et de magnésium doivent se situer à l'intérieur des limites de la normale avant l'administration d'ISTODAX. On surveillera étroitement le temps de prothrombine (TP) et le ratio international normalisé (RIN) chez les patients qui reçoivent concomitamment ISTODAX et des dérivés de la coumarine.
Approved 2.0v
Toxicités cardiaques
Chez les patients qui présentent un syndrome du QT long congénital, les patients qui ont des antécédents de maladie cardiovasculaire importante et les patients traités par anti-arythmiques ou produits médicinaux susceptibles d'entraîner un allongement significatif du QT, on appliquera les précautions appropriées au plan de la surveillance cardiovasculaire, par exemple : contrôle des électrolytes et des ÉCG au départ, puis périodiquement durant le traitement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire; 9 INTERACTIONS MÉDICAMENTEUSES; 10 PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
Rénal
Aucune étude sur ISTODAX n'a spécifiquement porté sur les patients souffrant d'insuffisance rénale. Selon l'analyse pharmacocinétique dans la population, on ne s'attend pas à ce que l'insuffisance rénale influe significativement sur l'exposition au médicament (voir la section 10 PHARMACOLOGIE CLINIQUE, Insuffisance rénale). L'utilisation d'ISTODAX chez les patients atteints d'insuffisance rénale terminale n'a pas été évaluée; par conséquent, il faut traiter ces patients avec prudence.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
La romidepsine peut nuire à la fertilité masculine et féminine. Des études animales ont révélé des anomalies morphologiques affectant les testicules et les glandes mammaires (chez les mâles) et les ovaires, l'utérus, le vagin et les glandes mammaires (chez les femelles) après une administration répétée chez des rats et des chiens à des doses donnant lieu à une exposition inférieure comparativement aux doses cliniques) (voir la section 16 TOXICOLOGIE NON CLINIQUE). Ces anomalies pourraient être irréversibles. Il faut informer les patients que leur fonction sexuelle/reproductive pourrait être compromise par le traitement par ISTODAX.
Femmes fertiles
Il faut informer les femmes fertiles des dangers potentiels pour le fœtus, qui incluent un risque d’anomalies congénitales et de mort fœtale (embryotoxicité). Les femmes fertiles doivent passer un test de grossesse avant le début du traitement par ISTODAX.
En raison du risque potentiel pour le fœtus, les femmes fertiles doivent être informées d'éviter toute grossesse pendant qu'elles reçoivent un traitement par ISTODAX. Elles doivent utiliser une contraception efficace pendant leur traitement par ISTODAX et jusqu'à huit semaines après la fin du traitement. Étant donné qu'ISTODAX peut réduire l'efficacité des contraceptifs à base d'œstrogènes, elles doivent utiliser d'autres méthodes contraceptives (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Certaines données non cliniques donnent à penser qu'ISTODAX peut se lier aux récepteurs des œstrogènes et moduler ainsi les signaux œstrogéniques (voir la section 16 TOXICOLOGIE NON CLINIQUE). On ignore si la romidepsine exerce des effets œstrogéniques ou anti-œstrogéniques quelconques.
Patients de sexe masculin
On ignore si la romidepsine est présente dans le sperme. Il faut recommander aux patients de sexe
Approved 2.0v
masculin d’utiliser une contraception efficace pour éviter de procréer durant un traitement par ISTODAX et jusqu’à un mois après le traitement. Les patients de sexe masculin doivent utiliser des condoms avec spermicide, même s'ils ont subi une vasectomie, pendant tout rapport sexuel avec des partenaires de sexe féminin pendant qu'ils sont traités par ISTODAX.
Sur la base d'études menées chez l'animal, la romidepsine peut affecter la fonction sexuelle et la fertilité (voir la section 16 TOXICOLOGIE NON CLINIQUE). On peut envisager de conserver le sperme avant le début du traitement par ISTODAX.
Sensibilité/résistance
L'hypotension et d'autres symptômes possibles d'hypersensibilité à la molécule ont été observés, quoique rarement, durant la perfusion d'ISTODAX.
Troubles vasculaires
Dans l'étude pivot sur le LTP, quatre patients (3 %) et 2 patients (2 %) ont présenté des problèmes de thrombose veineuse profonde ou d'hypotension de grade 3 ou 4, respectivement (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
7.1 Populations particulières
7.1.1 Femmes enceintes
Il ne faut pas administrer ISTODAX durant la grossesse. Compte tenu de son mode d’action et des résultats obtenus chez les animaux, ISTODAX peut causer du tort au fœtus lorsqu’il est administré à une femme enceinte. Chez des rates gravides, la romidepsine s’est révélée embryocide et tératogène à des doses/expositions inférieures aux doses utilisées chez l’être humain. Les effets fœtaux liés au médicament ont inclus : rotation des membres, dysplasie de la rétine, interruption de la crosse de l’aorte et incidence accrue de côtes thoraciques surnuméraires (voir la section 16 TOXICOLOGIE NON CLINIQUE).
ISTODAX peut réduire l'efficacité des contraceptifs à base d'œstrogènes (voir la section 9 INTERACTIONS MÉDICAMENTEUSES).
7.1.2 Femmes qui allaitent
On ignore si la romidepsine est excrétée dans le lait maternel. Compte tenu du risque pour le nourrisson, il faut informer les mères qu'elles doivent s'abstenir d'allaiter pendant un traitement par romidepsine.
7.1.3 Enfants
Pédiatrie (< 18 ans) : L'innocuité et l'efficacité d'ISTODAX chez les patients pédiatriques n'ont pas été établies.
Approved 2.0v
7.1.4 Personnes âgées
Gériatrie (> 65 ans) : Dans l'étude GPI-06-0002, 38 % des patients avaient > 65 ans. On n'a noté aucune différence globale quant à l'innocuité ou à l'efficacité entre ces patients et les patients plus jeunes. Toutefois, on ne peut écarter le risque d'une sensibilité plus grande chez certains individus plus âgés.
7.1.5 Insuffisance hépatique
ISTODAX n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave, car la dose sécuritaire de la romidepsine n’a pas été établie pour cette population de patients (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états). Compte tenu des résultats d’une étude sur l’insuffisance hépatique, aucun ajustement posologique n’est recommandé pour les patients atteints d’insuffisance hépatique légère. Pour les patients atteints d’insuffisance hépatique modérée, si on juge que les bienfaits sont supérieurs aux risques, on recommande de réduire la dose de départ de 50 % à 7 mg/m2 (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques). Le risque que des effets indésirables associés à ISTODAX surviennent peut être plus élevé chez les patients atteints d’insuffisance hépatique. Surveiller les patients pour déceler les signes de toxicité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais de laboratoire).
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L'innocuité d'ISTODAX (romidepsine pour injection) a été évaluée chez 131 patients atteints de LTP dans une étude clinique comportant un seul groupe (GPI-06-0002) au cours de laquelle les sujets ont reçu une dose de départ de 14 mg/m2. La durée moyenne du traitement et le nombre de doses ont été de 5,6 mois et de 15,5 doses, respectivement, correspondant à environ six cycles.
Effets indésirables courants : Dans l'ensemble, les effets indésirables les plus courants signalés ont été : troubles de la fonction gastro-intestinale (GI) (82 %), y compris nausées avec ou sans vomissements (64 %), diarrhée (36 %) et constipation (30 %); troubles hématologiques (57 %), y compris thrombocytopénie (41 %), neutropénie (30 %) et anémie (24 %); manifestations asthéniques (55 %), y compris fatigue (41 %) et asthénie (16 %); infections (55 %); pyrexie (35 %); anorexie (28 %) et dysgueusie (21 %).
Effets indésirables graves : Les infections ont été le type d'EIG le plus souvent signalé; 26 patients (20 %) ont présenté une infection grave durant l'étude GPI-06-0002. Les effets indésirables graves signalés chez ≥ 2 % des patients lors de l'étude GPI-06-0002 ont été : pyrexie (8 %), pneumonie, septicémie, vomissements (5 %), cellulite, thrombose veineuse profonde (4 %), neutropénie fébrile, douleur gastro-intestinale et abdominale (3 %), douleur thoracique, neutropénie, embolie pulmonaire, dyspnée et déshydratation (2 %).
La réactivation des infections opportunistes, y compris virales, a été signalée chez des patients atteints de LTP (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
Dans l'étude GPI-06-0002, des décès ont été enregistrés dans les 30 jours suivant l'administration de la dernière dose chez huit patients (6 %), le plus souvent en raison de la progression de la maladie. On a dénombré cinq décès attribuables à des infections dans le contexte de la progression de la maladie
Approved 2.0v
accompagnées de défaillance pluri-organique/septicémie, pneumonie, choc septique, septicémie à Candida et septicémie/choc cardiogénique.
Modifications de doses et abandons
Parmi les 131 patients souffrant de LTP inscrits à l'étude pivot, 63 (48 %) ont eu besoin d'au moins une suspension de dose et 14 (11 %) ont eu besoin d'au moins une réduction de dose pour la prise en charge d'un effet indésirable. Les doses ont le plus souvent été suspendues pour la prise en charge de la thrombocytopénie (23 patients; 18 %) et de la neutropénie (15 patients; 11 %). Parmi les autres effets indésirables ayant nécessité une suspension de dose chez > 2 patients, mentionnons : asthénie, diarrhée, fatigue, pneumonie, pyrexie et infections des voies respiratoires supérieures (3 patients chacun; 2 %). Le seul effet indésirable ayant nécessité une réduction de dose chez > 2 patients a été la thrombocytopénie (4 patients; 3 %).
On a signalé des effets indésirables ayant entraîné l'abandon chez 25 patients (19 %) sur les 131. Les effets indésirables les plus courants qui ont entraîné des abandons ont été : thrombocytopénie et pneumonie (3 patients chacune, 2 %) et fatigue, septicémie et dyspnée (2 patients chacune, 2 %). Tous les autres effets indésirables ayant entraîné des abandons ont été signalés chez un patient chacun.
8.2 Effets indésirables observées dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les principaux groupes de réactions indésirables cliniquement importantes auxquelles on peut s'attendre chez les patients traités par romidepsine sont les troubles digestifs, les problèmes asthéniques, les infections, les toxicités hématologiques et les anomalies de la biochimie clinique.
Le Tableau 2 ci-dessous dresse la liste des effets indésirables observés lors de l'étude GPI-06-0002 selon les critères de terminologie courante du National Cancer Institute appliqués aux réactions indésirables (NCI-CTCAE, Version 3.0) pour lesquels un lien causal avec le traitement par ISTODAX a pu raisonnablement être établi.
Tableau 2: Effets indésirables au médicament survenus chez ≥5 % des patients atteints de LTP lors de l’étude GPI-06-0002 (n = 131) (suite)
| Effets indésirables | Étude GPI-06-0002 | ||||||
| Tous | Grade 3 ou 4 | ||||||
| Tous effets indésirables | 128 (97) | 88 (67) | |||||
| Troubles gastro-intestinaux | |||||||
| Nausées | 77 (59) | 3 (2) | |||||
| Vomissements | 51 (39) | 6 (5) | |||||
| Diarrhée | 47 (36) | 3 (2) | |||||
| Constipation | 39 (30) | 1 (< 1) | |||||
| Douleur abdominale | 18 (14) | 3 (2) | |||||
Approved 2.0v
| Effets indésirables | Étude GPI-06-0002 | |||||||
| Tous | Grade 3 ou 4 | |||||||
| Stomatite | 14 (11) | 0 | ||||||
| Dyspepsie | 11 (8) | 0 | ||||||
| Douleur abdominale haute | 9 (7) | 1 (< 1) | ||||||
| Troubles généraux et problèmes au point d'administration | ||||||||
| Asthénie/fatigue a | 72 (55) | 11 (8) | ||||||
| Pyrexie | 47 (36) | 8 (6) | ||||||
| Frissons | 14 (11) | 1 (< 1) | ||||||
| Œdème périphérique | 13 (10) | 1 (< 1) | ||||||
| Douleur thoracique | 10 (8) | 4 (3) | ||||||
| Douleur | 10 (8) | 1 (<1) | ||||||
| Troubles des systèmes sanguin et lymphatique | ||||||||
| Thrombocytopénie | 53 (41) | 32 (24) | ||||||
| Neutropénie | 39 (30) | 26 (20) | ||||||
| Anémie | 33 (25) | 14 (11) | ||||||
| Leucopénie | 16 (12) | 8 (6) | ||||||
| Troubles métaboliques et alimentaires | ||||||||
| Anorexie | 37 (28) | 2 (2) | ||||||
| Hypokaliémie | 14 (11) | 3 (2) | ||||||
| Baisse de l'appétit | 12 (9) | 1 (< 1) | ||||||
| Hypomagnésémie | 9 (7) | 0 | ||||||
| Troubles du système nerveux | ||||||||
| Dysgueusie | 27 (21) | 0 | ||||||
| Céphalées | 19 (15) | 0 | ||||||
| Étourdissements | 11 (8) | 0 | ||||||
| Léthargie | 8 (6) | 1 (< 1) | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||
| Toux | 23 (18) | 0 | ||||||
| Dyspnée | 17 (13) | 3 (2) | ||||||
| Douleur oropharyngée | 8 (6) | 0 | ||||||
| Rhinorrhée | 8 (6) | 0 | ||||||
Approved 2.0v
Effets indésirables
| Étude GPI-06-0002 | |||||||
| Tous | Grade 3 ou 4 | ||||||
| Contrôles | |||||||
| Baisse du poids | 14 (11) | 0 | |||||
| Troubles cardiaques | |||||||
| Tachycardie | 13 (10) | 0 | |||||
| Troubles musculosquelettiques et des tissus conjonctifs | |||||||
| Spasmes musculaires | 12 (9) | 0 | |||||
| Myalgie | 8 (6) | 1 (< 1) | |||||
| Dorsalgie | 9 (7) | 1 (< 1) | |||||
| Douleur aux membres | 7 (5) | 0 | |||||
| Arthralgie | 7 (5) | 2 (2) | |||||
| Infections et infestations | |||||||
| Infection des voies respiratoires supérieures | 12 (9) | 2 (2) | |||||
| Infection urinaire | 9 (7) | 1 (< 1) | |||||
| Pneumonie | 9 (7) | 7 (5) | |||||
| Candidose orale | 8 (6) | 1 (< 1) | |||||
| Septicémie | 7 (5) | 7 (5) | |||||
| Cellulite | 6 (5) | 5 (4) | |||||
| Nasopharyngite | 7 (5) | 0 | |||||
| Troubles de la peau et des tissus sous-cutanés | |||||||
| Prurit | 12 (9) | 0 | |||||
| Lésion cutanée | 11 (8) | 0 | |||||
| Érythème | 10 (8) | 1 (< 1) | |||||
| Diaphorèse nocturne | 9 (7) | 0 | |||||
| Sécheresse de la peau | 8 (6) | 0 | |||||
| Troubles vasculaires | |||||||
| Hypotension | 11 (8) | 2 (2) | |||||
| Troubles psychiatriques | |||||||
| Anxiété | 9 (7) | 0 | |||||
| Insomnie | 9 (7) | 0 | |||||
| Dépression | 6 (5) | 0 | |||||
a Combinaison de termes préférés (TP) MedDRA, de termes de haut niveau (THN) ou de classes par
Approved 2.0v
système et organe (CSO). Les termes plutôt que les TP MedDRA individuels sont présentés pour dresser un tableau plus précis des types similaires de réactions indésirables au médicament.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Un sommaire de la proportion de patients qui ont connu des changements entre leurs valeurs de départ et leurs valeurs plus élevées durant l'étude sur la base des CTCAE (Common Terminology Criteria for Adverse Events) est présenté au Tableau 3 pour les paramètres hématologiques et biochimiques.
Tableau 3: Changements entre valeur de départ et pire valeur obtenue durant l’étude selon le grade CTC
| Paramètres de laboratoire | Étude GPI-06-0002 | ||||||||
| Tous changements 1 n/N (%) | Grade 3 ou 4 2 n/N (%) | ||||||||
| Hématologie | |||||||||
| Baisse de l'hémoglobine | 81/129 (63) | 13/129 (10) | |||||||
| Baisse des plaquettes | 103/129 (80) | 37/129 (29) | |||||||
| Baisse des lymphocytes | 78/129 (61) | 53/129 (41) | |||||||
| Baisse des globules blancs | 72/129 (56) | 16/129 (12) | |||||||
| Baisse des neutrophiles | 59/129 (46) | 26/129 (20) | |||||||
| Biochimie clinique | |||||||||
| Augmentation du sodium | 10/129 (8) | 2/129 (2) | |||||||
| Baisse du sodium | 33/129 (26) | 8/129 (6) | |||||||
| Augmentation du potassium | 26/129 (20) | 3/129 (2) | |||||||
| Baisse du potassium | 28/129 (22) | 4/129 (3) | |||||||
| Augmentation du calcium | 10/129 (8) | 1/129 (< 1) | |||||||
| Baisse du calcium | 51/129 (40) | 3/129 (2) | |||||||
| Augmentation du magnésium | 49/129 (38) | 28/129 (22) | |||||||
| Baisse du magnésium | 24/129 (19) | 0 | |||||||
| Augmentation de la créatinine | 21/129 (16) | 0 | |||||||
| Augmentation de l'AST | 30/127 (24) | 3/127 (2) | |||||||
| Augmentation de l'ALT | 36/124 (29) | 3/124 (2) | |||||||
| Augmentation de la phosphatase alcaline | 24/128 (19) | 0 | |||||||
| Baisse de l'albumine | 42/125 (34) | 3/125 (2) | |||||||
| Augmentation de la bilirubine | 11/128 (9) | 0 | |||||||
1 Tout changement entre la valeur de départ et la pire valeur enregistrée durant l'étude (p. ex. inclut les changements d'un grade 0 au départ à un grade 1 en cours de traitement)
Approved 2.0v
2 Tout changement entre la valeur de départ et la pire valeur de grade 3 ou 4 enregistrée durant l'étude (p. ex. inclut les changements d'un grade 3 au départ à un grade 4 en cours de traitement)
8.5 Effets indésirables observées après la mise en marché
Infections et infestations : La réactivation virale (VEB, y compris un cas fatal, virus de l'hépatite B et CMV) a été signalée lors des essais cliniques suite à la mise en marché.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Enzyme CYP3A4 du cytochrome P450
La romidepsine est métabolisée par l'enzyme CYP3A4. Des interactions sont susceptibles de survenir avec des médicaments/aliments/plantes médicinales qui inhibent ou induisent cette enzyme.
9.3 Interactions médicament-comportement
Aucune étude n'a mesuré les effets d'ISTODAX sur la capacité de conduire ou de faire fonctionner de la machinerie. Toutefois, le traitement par ISTODAX est souvent associé à de l'asthénie et de la fatigue (voir la section 8 EFFETS INDÉSIRABLES). Il faut informer les patients qui en sont affectés de ne pas conduire d'automobile, utiliser de machinerie ou effectuer des tâches dangereuses.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 4: Interactions médicament-médicaments établies ou potentielles
| Nom propre/nom usuel | Source de preuve | Effet | Commentaire clinique |
| Dérivés de la coumarine | EC | Prolongation du TP et élévation du RIN observées chez un patient sous ISTODAX coadministré avec la warfarine. | Même si l'interaction potentielle entre ISTODAX et les dérivés de la coumarine n'a pas fait l'objet d'études formelles, les médecins doivent surveiller étroitement le TP et le RIN des patients traités concomitamment par ISTODAX et des dérivés de la coumarine. |
Approved 2.0v
| Contraceptifs à base d'œstrogènes | T | Un test de fixation in vitro a déterminé que la romidepsine entre en compétition avec le β-estradiol pour sa fixation aux récepteurs œstrogéniques. | Il faut informer les femmes fertiles qu'ISTODAX peut réduire l'efficacité des contraceptifs à base d'œstrogènes (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Femmes enceintes). Par conséquent, les patients traités par ISTODAX doivent utiliser d'autres méthodes contraceptives, c'est-à-dire, sans œstrogènes (p. ex. condom, stérilet). On surveillera les signes cliniques d'une carence œstrogénique chez les patientes qui utilisent des œstrogènes comme hormonothérapie substitutive. |
| Médicaments inhibant les systèmes de transport de médicaments | T | La romidepsine est un substrat de la glycoprotéine P à l'origine d'un mécanisme d'efflux (P-gp, ABCB1). | Si on administre ISTODAX avec des médicaments qui inhibent la P-gp, on risque une augmentation des concentrations de romidepsine et la prudence s'impose. |
Légende : É = étude de cas; EC = essai clinique; T = théorique
Inhibiteur du CYP3A4 : Les puissants inhibiteurs de l'enzyme CYP3A4 font augmenter les concentrations de romidepsine. Dans un essai pharmacocinétique sur les interactions médicamenteuses, le puissant inhibiteur du CYP3A4 kétoconazole a fait augmenter la romidepsine (ASC∞) d'environ 25 %. Il faut surveiller la toxicité liée à une augmentation de l'exposition à la romidepsine lorsque cette dernière est coadministrée avec de puissants inhibiteurs du CYP3A4 (p. ex. kétoconazole, itraconazole, clarithromycine, atazanavir, indinavir, néfazodone, nelfinavir, ritonavir, saquinavir, télithromycine, voriconazole).
Inducteur du CYP3A4 : On évitera la coadministration d'ISTODAX avec la rifampicine. Dans une étude pharmacocinétique sur les interactions médicamenteuses, lors d'une administration concomitante de rifampicine (un puissant inducteur du CYP3A4), l'exposition à la romidepsine a augmenté d'environ 80 % et 60 % aux plans de l'ASC∞ et de la Cmax, respectivement. En général, la coadministration d'inducteurs du CYP3A4 réduit les concentrations de médicaments métabolisés par cette enzyme. L'augmentation de l'exposition observée après une coadministration avec la rifampicine est probablement due à l'inhibition par la rifampicine d'un processus d'absorption hépatique indéterminé qui limite l'accès de la romidepsine au CYP3A4 induit. On ignore si d'autres puissants inducteurs du CYP3A4 (p. ex. dexaméthasone, carbamazépine, phénytoïne, rifabutine, rifapentine, phénobarbital, millepertuis) peuvent modifier l'exposition à ISTODAX. Par conséquent, on évitera l'administration concomitante d'ISTODAX et de puissants inducteurs du CYP3A4.
Approved 2.0v
Autres médicaments qui allongent l'intervalle QT/QTc : La prudence s'impose si on administre ISTODAX avec des médicaments qui allongent l'intervalle QTc. Les médicaments qui ont été associés à un allongement de l'intervalle QTc et/ou à des torsades de pointes incluent, sans s'y limiter, les exemples de la liste suivante. Les classes chimiques/pharmacologiques sont citées si certains agents desdites classes (sans qu'ils s'y trouvent tous) ont été associés à un allongement de l'intervalle QTc et/ou à des torsades de pointes :
- antiarythmiques de la classe IA (p. ex. quinidine, procaïnamide, disopyramide);
- antiarythmiques de la classe III (p. ex. amiodarone, sotalol, ibutilide, dronédarone);
- antiarythmiques de la classe IC (p. ex. flécaïnide, propafénone);
- antipsychotiques (p. ex. chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone);
- antidépresseurs (ISRS/ISRN) p. ex. fluoxétine, citalopram, venlafaxine, antidépresseurs tricycliques/tétracycliques tels que l'amitriptyline, l'imipramine, la maprotiline);
- opioïdes (p. ex. méthadone);
- antibiotiques macrolides et analogues (p. ex. érythromycine, clarithromycine, télithromycine, tacrolimus);
- antibiotiques de la famille des quinolones (p. ex. moxifloxacine, lévofloxacine, ciprofloxacine);
- antipaludéens (p. ex. quinine, chloroquine);
- antifongiques azolés (p. ex. kétoconazole, fluconazole, voriconazole);
- dompéridone;
- antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT3) (p. ex. dolasétron, ondansétron);
- inhibiteurs de la tyrosine kinase (p. ex. vandetanib, sunitinib, nilotinib, lapatinib);
- inhibiteurs des histones désacétylases (p. ex. vorinostat);
- agonistes des récepteurs ß2 adrénergiques (p. ex. salmétérol, formotérol).
Médicaments qui peuvent occasionner une baisse des taux d'électrolytes : Éviter dans la mesure du possible l'emploi concomitant de médicaments qui peuvent perturber les taux d'électrolytes durant un traitement par ISTODAX. Les médicaments qui peuvent perturber les concentrations d'électrolytes incluent, sans s'y limiter, les suivants :
- diurétiques de l’anse, diurétiques thiazidiques et connexes;
- laxatifs et lavements;
- amphotéricine B;
- corticostéroïdes à forte dose.
Les listes ci-dessus de médicaments pouvant avoir des interactions ne sont pas exhaustives. Il convient de consulter des sources d’information récentes pour connaître les nouveaux médicaments homologués qui allongent l’intervalle QTc ou causent des déséquilibres électrolytiques, de même que les médicaments plus anciens qui, selon des études récentes, exercent de tels effets (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et Surveillance et essais de laboratoire; 10 PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
Approved 2.0v
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n'a été établie.
9.6 Interactions médicament-plante médicinale
Les patients doivent s'abstenir de prendre du millepertuis.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec des analyses de laboratoire n'a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La romidepsine est un inhibiteur des histones désacétylases (HDAC). Les HDAC catalysent l'élimination des groupes acétyles à partir des résidus de lysine acétylée dans les histones, ce qui entraîne la modulation de l'expression génique. Les HDAC désacétylent également les protéines non-histones, comme les facteurs de transcription. In vitro, la romidepsine entraîne l'accumulation des histones acétylés et induit l'arrêt du cycle cellulaire et l'apoptose de certaines lignées de cellules cancéreuses. Le mécanisme par lequel s'exercent les effets antinéoplasiques de la romidepsine observés lors des études non cliniques et cliniques n'a pas encore été entièrement élucidé.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
L'effet potentiel de la romidepsine sur l'intervalle QTcF a été évalué chez 26 patients souffrant de cancers avancés à qui de la romidepsine a été administrée à raison de 14 mg/m2 en perfusions intraveineuses de quatre heures et à raison de 8, 10 ou 12 mg/m2 en perfusions d'une heure.
Des allongements du QTcF (QTcF = QT/[RR/1000]0,33) ont aussi été observés, soit un allongement maximum moyen de 10,7 ms, deux heures après le début de la perfusion de romidepsine. Vingt-quatre heures après le début de la perfusion de romidepsine, l'allongement moyen de l'intervalle QTc était de 5,5 ms. L'interprétation des données sur l'intervalle QTcF peut avoir subi l'influence de variables de confusion, telles que l'utilisation de prémédications antiémétiques allongeant le QTc chez la plupart des sujets (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et Surveillance et Essais de laboratoire; 9 INTERACTIONS MÉDICAMENTEUSES).
La romidepsine a été associée à une accélération tardive et dépendante de la concentration de la fréquence cardiaque chez les patients atteints d'un cancer avancé, soit une accélération moyenne maximum de la fréquence cardiaque de 18,2 bpm observée six heures après le début de la perfusion de romidepsine chez des patients traités à raison de 14 mg/m2 en perfusions de quatre heures. Vingt-quatre heures après le début de la perfusion de romidepsine, l'accélération moyenne de la fréquence cardiaque était de 1,4 bpm.
Pharmacodynamie détaillée
Dans des systèmes in vitro et in vivo, la romidepsine a donné lieu à divers phénomènes biologiques dont : inhibition des HDAC, acétylation des histones et des protéines non histones, induction ou répression de l'expression génique, arrêt du cycle cellulaire, différenciation, inhibition de la croissance cellulaire, mort apoptotique des cellules, réversion morphologique des cellules transformées et
Approved 2.0v
inhibition de l'angiogenèse. La romidepsine pourrait inhiber les enzymes HDAC de classe I.
10.3 Pharmacocinétique
Tableau 5: Résumé des paramètres pharmacocinétiques de la romidepsine (moyenne géométrique) chez de patients atteints de cancers avancés après une dose de 14 mg/m2 administrée par voie i.v. sur une période de quatre heures
| Cmax (ng/mL) | Tmax (h)a | t½ (h) | ASC0-∞ (ng*h/mL) | CL (L/h) | Vd (L) | |
| 14 mg/m2 | 761 | 3,0 | 3,7 | 3 157 | 8,4 | 44,5 |
a médian
Absorption :
La romidepsine a manifesté une pharmacocinétique linéaire aux doses allant de 1,0 à 24,9 mg/m2 lorsqu'elle était administrée par voie intraveineuse sur une période de quatre heures à des patients atteints de cancers avancés.
Après une perfusion de quatre heures à la dose de 14 mg/m2, les concentrations plasmatiques de romidepsine ont rapidement augmenté et atteint un plateau (~ 90 % de la Cmax) environ une heure après le début de la perfusion. À la fin de la perfusion (c.-à-d. quatre heures), les concentrations ont diminué de façon apparemment multiphasique. Selon l'analyse non compartimentale, l'ASC∞ de la romidepsine (moyenne géométrique [CV% géométrique]) a été de 3 157 (33,9 %) ng*h/mL avec un pic plasmatique moyen (Cmax) de 761 (31,2 %) ng/mL.
Distribution :
La romidepsine est fortement liée aux protéines du plasma (de 92 % à 94 %) dans l'éventail des concentrations allant de 50 ng/mL à 1 000 ng/mL, l'α1-glycoprotéine acide (AGA) étant la principale protéine de fixation. La romidepsine est un substrat de P-gp (ABCB1) et de MRP1.
In vitro, la romidepsine s'accumule dans les hépatocytes humains par le biais d'un processus d'absorption active mal élucidé. La romidepsine n'est pas un substrat des transporteurs d'influx suivants : BCRP, BSEP, MRP2, OAT1, OAT3, OATP1B1, OATP1B3 ou OCT2. De plus, la romidepsine n'est pas un inhibiteur de BCRP, MRP2, MDR1 ou OAT3. Même si la romidepsine n'a pas inhibé OAT1, OCT2 et OATP1B3 aux concentrations utilisées en clinique (1 μmol/L), on a observé une modeste inhibition à 10 μmol/L. La romidepsine s'est révélée être un inhibiteur de BSEP et d'OATP1B1.
Métabolisme :
La romidepsine subit un important métabolisme in vitro principalement par l'entremise du CYP3A4 avec contribution mineure de CYP3A5, CYP1A1, CYP2B6 et CYP2C19. Aux concentrations thérapeutiques, la romidepsine n'a pas inhibé de manière compétitive les CYP1A2, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4 in vitro. Aux concentrations thérapeutiques, la romidepsine n'a pas causé d'induction notable des CYP1A2, CYP2B6 et CYP3A4 in vitro. Par conséquent, les interactions pharmacocinétiques médicament-médicament sont peu susceptibles de se produire par suite de l'induction ou de l'inhibition du CYP450 par la romidepsine lorsqu'elle est coadministrée avec des substrats du CYP450.
Élimination :
Après l'administration intraveineuse de 14 mg/m2 de romidepsine sur une période de quatre heures, la
Approved 2.0v
clairance de la romidepsine (moyenne géométrique [CV% géométrique]) était de 8,4 (36,8) L/h et la demi-vie d'élimination terminale était de 3,7 (8,3) heures. Aucune accumulation de romidepsine n'a été observée après l'administration de doses répétées.
Populations et états pathologiques particuliers
Enfants : Aucune donnée disponible.
Gériatrie, Sexe et Origine ethnique: L'analyse pharmacocinétique de la romidepsine dans la population a montré que l'âge, le sexe et l’origine ethnique ne semblaient exercer aucune influence sur sa pharmacocinétique.
Insuffisance hépatique : À la suite de l’administration en une seule perfusion intraveineuse de 4 heures d’une dose de romidepsine de 14 mg/m2, de 7 mg/m2 et de 5 mg/m2 à des patients atteints d’insuffisance hépatique légère, modérée et grave, les valeurs de la moyenne géométrique de la Cmax ont été approximativement de 115 %, de 96 % et de 95 % de la valeur correspondante après l’administration d’une dose de 14 mg/m2 de romidepsine à des patients ayant une fonction hépatique normale, respectivement. Les moyennes géométriques de l’ASCinf chez des patients atteints d’une insuffisance hépatique légère, modérée et grave étaient respectivement d’environ 144 %, 114 % et 116 % de la valeur correspondante chez des patients ayant une fonction hépatique normale. Conformément aux résultats relatifs à l’exposition totale (ASCinf) par rapport à la cohorte de patients ayant une fonction hépatique normale, la clairance de la romidepsine diminuait à mesure que l’insuffisance hépatique s’aggravait. Il est donc recommandé d’ajuster la dose chez les patients atteints d’une insuffisance hépatique modérée. L’utilisation de la romidepsine n’est pas recommandée chez les patients atteints d’insuffisance hépatique grave (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Aucune étude spécifique n'a porté sur ISTODAX dans le contexte de l'insuffisance rénale. L'analyse pharmacocinétique dans la population indique que la pharmacocinétique de la romidepsine n'a pas été affectée par l'insuffisance rénale légère (clairance de la créatinine estimée 50 – 80 mL/min), modérée (clairance de la créatinine estimée 30 – 50 mL/min) ou grave (clairance de la créatinine estimée < 30 mL/min). L'effet de l'insuffisance rénale terminale sur la pharmacocinétique de la romidepsine n'a pas fait l'objet d'études. De ce fait, il faut traiter avec prudence les patients souffrant d'insuffisance rénale terminale.
Pharmacocinétique détaillée
On a analysé la pharmacocinétique de la romidepsine chez le rat et le chien après son administration intraveineuse en bolus ou en perfusion. Des études in vitro et in vivo sur de la romidepsine radiomarquée ont été réalisées pour évaluer le taux de fixation aux protéines du plasma, la distribution tissulaire, le métabolisme et l'élimination. Chez le rat et le chien, le profil d'élimination plasmatique se décrit le mieux comme une courbe multiphase sur un tracé linéaire logarithmique concentration-temps. La romidepsine a rapidement été éliminée du plasma chez le rat et le chien. Initialement, la romidepsine est rapidement distribuée hors du plasma vers de nombreux systèmes tissulaires et organes. La période suivant la distribution initiale se caractérise par des estimations de t1/2 allant de moins d'une heure chez le rat à plus de quatre heures chez le chien. L'exposition à la romidepsine semble linéaire pour l'éventail des doses testées et on n'a observé aucune différence d'exposition ou de cinétique plasmatique selon le sexe des individus.
Après une seule dose intraveineuse de romidepsine radiomarquée administrée à des rats, la radioactivité s'est rapidement distribuée pour ainsi dire dans tous les tissus, des concentrations très faibles de radioactivité atteignant le cerveau. La romidepsine se lie fortement aux protéines, tant dans
Approved 2.0v
le sérum (de 94 % à 95 %) que dans le plasma (de 92 % à 94 %) humains, à raison d’éventails de concentration allant de 50 à 1 000 ng/mL. Le pourcentage de romidepsine liée à l'albumine du sérum humain et à l'AGA a été respectivement de 19,9 % et de 93,5 %, ce qui donne à penser qu'elle se lie principalement à l'AGA comme protéine de fixation dans le sérum humain.
In vitro, dans les microsomes hépatiques et les fractions S9, la romidepsine a été fortement métabolisée, générant environ 30 métabolites différents observés chez le rat, le chien et l'être humain. Le profil des métabolites était similaire chez le rat, le chien et l'être humain. Aucun métabolite n'a représenté à lui seul plus de 5 % du total. In vitro, les isoformes du cytochrome P450 (CYP) en jeu dans le métabolisme de la romidepsine ont été analysées à l'aide de microsomes hépatiques humains et de CYP humains exprimés par l'ADNc et selon les résultats, la romidepsine est un substrat du CYP3A4, avec contribution mineure seulement de CYP3A5, 1A1, 2B6 et 2C19. Les autres sous-types du P450 n'ont manifesté aucune activité métabolique significative à l'endroit de la romidepsine.
La principale voie d'élimination de la radioactivité provenant de la romidepsine s'est faite par la bile avec excrétion subséquente dans les selles chez le rat. Environ 96 % de la dose récupérée dans les excreta, avec moins de 20 % de la radioactivité totale dérivée du médicament, a été éliminée dans l'urine, tandis que moins de 5 % de la dose de radioactivité provient de la molécule mère.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conservation :
Conserver à température ambiante (de 15 °C à 30 °C). Conserver les flacons d'ISTODAX (romidepsine pour injection) et du diluant fourni ensemble dans le carton jusqu'à utilisation.
Stabilité après reconstitution :
Après reconstitution avec le diluant fourni : au moins huit heures si conservée à la température ambiante.
Après dilution dans le chlorure de sodium à 0,9 % pour injection, USP : jusqu'à 24 heures à la température ambiante. Toutefois, il faut l'administrer le plus rapidement possible après la dilution.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il faut manipuler ISTODAX (romidepsine pour injection) conformément aux procédures recommandées pour la manipulation sécuritaire des médicaments cytotoxiques.
Les produits pharmaceutiques parentéraux doivent faire l'objet d'une inspection visuelle pour déceler la présence de particules et de coloration anormale avant leur administration, quand la solution et son contenant le permettent.
Approved 2.0v
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : romidepsine
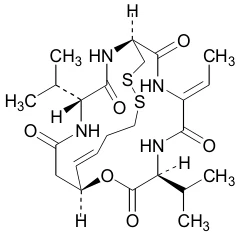
Nom chimique : (1S,4S,7Z,10S,16E,21R)-7-éthylidène-4,21-bis(1-méthyléthyl)-2-oxa-12,13-dithia-5,8,20,23-tétraazabicyclo[8.7.6]tricos-16-ène-3,6,9,19,22-pentone
Formule moléculaire et masse moléculaire : C24H36N4O6S2 540,71
Formule de structure :
Propriétés physicochimiques : La romidepsine, un inhibiteur des histones désacétylases (HDAC), est un depsipeptide bicyclique. À température ambiante, la romidepsine est une poudre blanche. Elle est très légèrement soluble dans l'eau, peu soluble dans l'alcool déshydraté et l'acétone et soluble dans le chloroforme.
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques de l'étude
Tableau 6 : Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le lymphome T périphérique (LTP) récidivant/réfractaire
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| GPI-06-0002 | Étude clinique internationale de phase II, ouverte, multicentrique et comportant un seul groupe | Dose de 14 mg/m2 administrée par perfusion sur une période de 4 heures aux jours 1, 8 et 15 de chaque cycle de 28 jours. | 131 | 59 (20, 83) | Hommes : 88 Femmes : 42 |
Approved 2.0v
Résumé de l’étude GPI-06-0002
ISTODAX (romidepsine pour injection) a fait l'objet d'une étude clinique internationale de phase II, ouverte, multicentrique, comportant un seul groupe chez des patients souffrant de LTP (SAI [53 %], LTAI [21 %] et LAGC ALK-1 négatif [16 %])1 qui avaient connu un échec thérapeutique avec au moins une forme de traitement systémique antérieur. Les patients ont été traités par ISTODAX à raison de 14 mg/m2 en perfusion de quatre heures aux jours 1, 8 et 15 de cycles de 28 jours. Sur les 131 patients traités, 130 avaient obtenu une confirmation histologique (CH) par un laboratoire central indépendant et étaient jugés évaluables au plan de l'efficacité (population CH). Six cycles de traitement ont été administrés. Les patients qui y ont répondu avaient la possibilité de continuer le traitement au-delà de six cycles.
L'évaluation primaire d'efficacité a reposé sur les taux de réponse complète et de réponse complète non confirmée (RC + RCnc) déterminée par un comité de révision indépendant (CRI) à l'aide des critères International Workshop Criteria (IWC).
Les caractéristiques démographiques et pathologiques des patients atteints de LTP sont présentées au Tableau 7.
Tableau 7: Caractéristiques des patients au départ (population LTP)
| Caractéristiques | Étude GPI-06-0002 (n = 130) |
| Âge (ans), n | |
| Moyen (É.-T.) | 59 (13) |
| Médian | 61 |
| Sexe, n (%) | |
| Hommes | 88 (68) |
| Femmes | 42 (32) |
| Race, n (%) | |
| Blanche | 116 (89) |
| Noire | 7 (5) |
| Asiatique | 3 (2) |
| Autres | 4 (3) |
| LTP – sous-type selon le diagnostic central, n (%) | |
| LTP non spécifié (SAI) | 69 (53) |
| Lymphome T angio-immunoblastique (LTAI) | 27 (21) |
1 Abréviations : LTP, lymphome T périphérique; SAI, sans autre indication; ALK-1, anaplastic lymphoma kinase-1; LAGC, lymphome anaplasique à grandes cellules; LTAI, lymphome T angio-immunoblastique.
Approved 2.0v
| Lymphome anaplasique à grandes cellules (LAGC) ALK-1 négatif | 21 (16) |
| Autres | 13 (10) |
| Stade de la maladie, n (%)a | |
| I/II | 39 (30) |
| III/IV | 91 (70) |
| Statut fonctionnel ECOG, n (%) | |
| 0 | 46 (35) |
| 1 | 67 (51) |
| 2 | 17 (13) |
| Traitement systémique antérieur pour LTP | 130 (100) |
| Nombre de traitements systémiques antérieurs | |
| Médian (éventail) | 2 (1, 8) |
| Traitement antérieur par greffe de cellules souches autologues | 21 (16) |
| Traitement antérieur par radiothérapie | 31 (24) |
a Le stade de la maladie a été rapporté au moment du diagnostic.
14.2 Résultats de l’étude
Les résultats d'efficacité pour la population CH (n = 130) déterminés par le CRI et les investigateurs sont présentés au Tableau 8 pour l'étude GPI-06-0002. Le taux de réponse complète a été de 15 % et le taux de réponse globale a été de 25 %, de l'avis du CRI.
Tableau 8: Taux de réponse selon les évaluations globales du CRI (population CH)
| Taux de réponse | CRI (n = 130) |
| TRG (RC+RCnc+RP), n (%) | 33 (25,4) [19,2]a |
| RC+RCnc, n (%) | 19 (14,6) [9,8] a |
| RP, n (%) | 14 (10,8) |
| Maladie stable (MS) | 33 (25,4) |
| Maladie progressive (MP) | 35 (26,9) |
| Non évaluable b | 29 (22,3) |
| Durée de la réponse (mois) | |
| TRG | |
| n | 33 |
| Médiane (éventail) | 17 (<1 cd, 34+d) |
Approved 2.0v
| RC + RCnc | |
| n | 19 |
| Médiane (éventail) | 17 (<13 d, 34+ d) |
a Limite inférieure de l'intervalle de confiance à 95 %
b Données d'efficacité insuffisantes pour déterminer la réponse en raison de retraits hâtifs; inclus comme non répondeurs dans l'analyse
c Un patient a choisi de subir une greffe après l'obtention d'une RC comme première réponse d Dénote une valeur censurée
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicite aigue
Selon des études sur une dose simple administrée à des rats et des chiens, les effets toxiques aigus de la romidepsine ont été des toxicités de l'appareil respiratoire, de l'appareil cardiaque et du système nerveux central (SNC)/neurotoxicités.
La DL50 de doses intraveineuses simples chez le rat a été évaluée à plus de 2,6 mg/kg (15,6 mg/m2), tant chez les mâles que chez les femelles. Des doses intraveineuses simples de 0,1 à 1,0 mg/kg (2 à 20 mg/m2) chez le chien n'ont entraîné aucun décès. Les signes cliniques de toxicité chez le chien ont inclus une baisse de la motilité spontanée, la congestion de la muqueuse oculaire, des vomissements, une respiration irrégulière, une fréquence cardiaque irrégulière, la toux et la salivation. De plus, on a observé la présence de leucopénie, lymphocytopénie, hyperglycémie, hyperlipidémie, hypocalcémie et hypokaliémie chez les chiens à qui on avait administré la romidepsine par voie i.v. L'atrophie du thymus, accompagnée d'une baisse des lymphocytes corticaux et du poids du thymus, a été observée. L'administration d'une simple dose de romidepsine à 20 mg/m2 chez des chiens beagle a exercé des effets sur les appareils cardiovasculaires et respiratoires à un niveau de dose comparable à la dose proposée chez l'être humain.
Toxicite de multiples doses
La romidepsine a été administrée selon divers schémas posologiques à des rats et des chiens. La mort est survenue avec des doses de 1,0 mg/kg (6,0 mg/m2) chez le rat et de 2,0 mg/kg (40 mg/m2) chez le chien.
Le profil de toxicité de la romidepsine chez le rat est demeuré constant, que la dose soit administrée une fois par semaine pendant trois semaines ou en cycles de trois administrations hebdomadaires suivie d'une semaine sans traitement sur une période de 26 semaines. Les principaux organes cibles chez le rat ont été la peau au point d'injection, les organes lymphoïdes, le système hématopoïétique et les organes reproducteurs. Les signes typiques observés chez le rat au point d'injection après la perfusion de romidepsine ont notamment été un épaississement et une enflure au point d'injection, accompagnés d'anomalies microscopiques, soit inflammation, œdème, hémorragie et/ou nécrose. On a observé une déplétion lymphocytaire dans le thymus, la rate et les ganglions lymphatiques, de même
Approved 2.0v
qu'une hypocellularité médullaire. Ce phénomène a été mis en corrélation avec des réductions des taux de globules blancs médiées par une baisse des lymphocytes circulants. L'anémie régénérative a été fréquente chez les rats à qui on a administré de la romidepsine. Les plaquettes ont diminué chez les rats, avec une augmentation du volume plaquettaire moyen. L'administration de romidepsine à raison de trois bolus intraveineux par mois pendant 26 semaines à des doses de 0, 0,1, 0,33 et 0,67/1,0 mg/kg (0,60 à 6,0 mg/m2) a entraîné des effets liés au traitement à tous les paliers de dose. L'administration répétée de doses intraveineuses de romidepsine a entraîné des baisses des globules blancs, de la formule leucocytaire différentielle, des lymphocytes et des basophiles. Des changements du poids des organes liés à la romidepsine ont été signalés pour le thymus, l'hypophyse, les ovaires et l'utérus; des signes macroscopiques ont été observés dans le thymus, les ovaires et l'hypophyse. Des changements anatomopathologiques ont été observés dans la moelle osseuse, la rate, le thymus, le foie, l'hypophyse, les ovaires, l'utérus, le vagin, les glandes mammaires et les testicules, ce qui donne à penser que les organes cibles chez le rat incluent le système hématopoïétique, le thymus, l'hypophyse et les organes reproducteurs. Compte tenu de la présence d'anomalies histopathologiques liées au médicament à tous les paliers de dose, il a été impossible d'en déterminer la DSENO. La plupart des anomalies ont, du moins en partie, été réversibles après une période de récupération de deux semaines.
Administrée une fois par semaine sous forme de perfusion intraveineuse de quatre heures, la romidepsine a été tolérée chez les chiens à des doses allant jusqu'à 20 mg/m2. Cette dose a été tolérée lorsqu'elle a été administrée jusqu'à deux fois par semaine et jusqu'à concurrence d'une dose hebdomadaire totale de 40 mg/m2; toutefois, la dose simple de 40 mg/m2 n'a pas été bien tolérée. On a observé des signes de toxicité à des doses hebdomadaires totales aussi faibles que 2,0 mg/m2. La DSENO de la romidepsine n'a pas été déterminée chez le chien.
Les principaux organes cibles chez le chien ont été la peau au point d'injection, le tractus digestif, les organes lymphoïdes, le système hématopoïétique, les organes reproducteurs et l'appareil cardiovasculaire.
La romidepsine a exacerbé les anomalies anatomopathologiques au point d'injection/insertion du cathéter chez les chiens et ce, de façon dose-dépendante. Les signes typiques observés ont entre autres été : épaississement et enflure au point d'injection, accompagnés de signes microscopiques d'inflammation, œdème, hémorragie et/ou nécrose. La romidepsine a provoqué une augmentation des vomissements et de la diarrhée, particulièrement aux doses ≥ 10 mg/m2. On a observé une dégénérescence épithéliale muqueuse dans de nombreux tissus du tractus digestif aux doses ≥ 10 mg/m2. On a noté une déplétion lymphoïde dans le thymus, les ganglions lymphatiques, les amygdales et la rate, accompagnée d'une hypocellularité médullaire. Ces phénomènes ont été en corrélation avec des réductions des globules blancs circulants médiées par une baisse des lymphocytes. On a observé une légère anémie fréquente chez les chiens qui avaient reçu de la romidepsine. On n'a observé aucun effet sur la numération plaquettaire chez le chien. Parmi les signes de cardiotoxicité observés chez les chiens à qui on a administré de la romidepsine, mentionnons : rythme irrégulier, allongement de l'intervalle QT corrigé en fonction de la fréquence cardiaque (QTc). Des hémorragies en foyers ont été observées à l'occasion avec la dose de 1,0 mg/kg (20 mg/m2), mais surtout avec la dose non tolérée de 2,0 mg/kg (40 mg/m2), alors que le médicament était administré tous les quatre jours. On aborde les effets de la romidepsine sur les organes reproducteurs à la section Infertilité. La plupart des anomalies ont été au moins partiellement réversibles après une période de récupération de deux semaines.
Les changements affectant les résultats d'analyses biochimiques sériques ont aussi relativement concordé d'une étude à l'autre et d'une espèce à l'autre. Chez le rat comme chez le chien, l'ALT, l'AST, la phosphatase alcaline et le fibrinogène ont souvent augmenté après l'administration de la
Approved 2.0v
romidepsine. Les chiens ont aussi manifesté une augmentation du cholestérol, de la CK et de la LDH et une baisse de l'azote uréique du sang et des électrolytes, tandis que les analyses chez le rat ont divergé au plan de l'azote uréique du sang. La plupart des effets sur la biochimie sérique ont été réversibles chez les deux espèces.
Cancérogénicité et Génotoxicité:
Aucune étude de carcinogénicité n'a été effectuée avec la romidepsine. La romidepsine ne s'est pas révélée mutagène in vitro lors du test de mutation bactérienne inverse (test d'Ames). Lors du test de mutation de cellules du lymphome murin, à des concentrations allant jusqu'à 0,3 μg/mL, la romidepsine a manifesté une activité mutagène très faible dans la cellule de lymphome murin L5178Y. La faible ampleur de cette activité, quoique statistiquement significative, risque peu d'avoir une portée biologique pour cette classe d'agents. La romidepsine n'a pas été clastogène lors d'un test du micronoyau de moelle osseuse in vivo chez des rats à qui on avait administré la dose maximum tolérée (DMT) de 1 mg/kg pour les mâles et de 3 mg/kg pour les femelles (6 mg/m2 et 18 mg/m2 pour les mâles et les femelles, respectivement). Ces doses étaient jusqu'à 1,3 fois la dose recommandée chez l'être humain en fonction de la surface corporelle.
Toxicologie pour la reproduction et le développement :
Infertilité
Les données tirées d'études sur la toxicité de doses répétées ont indiqué que la romidepsine peut provoquer une infertilité irréversible chez l'être humain (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive).
L'administration de romidepsine à des rats, à des souris et à des chiens a donné lieu à des anomalies macroscopiques et microscopiques dans les organes reproducteurs. Chez les souris mâles, une atrophie testiculaire dose-dépendante a été observée et a persisté au moins trois semaines après la fin du traitement. Chez les rats mâles, le poids des vésicules séminales et de la prostate était diminué quatre semaines après la fin du traitement, indiquant une irréversibilité probable. Chez les chiens, l'administration de la romidepsine à des doses ≥ 20 mg/m2 a été associée à une hypospermie au niveau des testicules et des épididymes et à une dégénérescence des tubules séminifères. Aucun rétablissement n'a été démontré. Chez les rates, l'arrêt de la maturation des follicules ovariens et une baisse du poids des ovaires ont été observés chez tous les animaux ayant reçu 0,6 mg/m2/jour pendant quatre semaines consécutives. Cette dose correspond à environ 30 % de la dose humaine estimée. Les anomalies ovariennes ne sont pas rentrées dans l'ordre lors d'une période de récupération de quatre semaines. Dans une étude de toxicologie de 26 semaines chez les rats, l'administration de la romidepsine a donné lieu à une dégénérescence testiculaire à la dose de 2 mg/m2 suivant le schéma posologique clinique. Cette dose a entraîné une exposition équivalant à environ 1 % du degré d'exposition observé chez les patients à la dose recommandée de 14 mg/m2. Chez les rates, l'atrophie a été observée dans les ovaires, l'utérus, le vagin, les glandes mammaires de celles qui avaient reçu 0,6 mg/m2 suivant le schéma posologique clinique, qui a donné lieu à une exposition équivalent à 0,3 % de l'exposition humaine.
La romidepsine a manifesté une affinité de fixation à l'endroit des récepteurs des œstrogènes lors des études pharmacologiques. La romidepsine peut interférer avec les contraceptifs hormonaux, entraînant un risque élevé de grossesse.
Toxicité développementale :
Lors d'études de toxicité développementale embryofœtale, le traitement par romidepsine a été associé
Approved 2.0v
à une toxicité développementale, à une tératogénicité et à des avortements spontanés aux doses sous-thérapeutiques ayant entraîné une exposition hebdomadaire totale d'environ 2 % de la dose clinique recommandée.
Chez des rates Sprague Dawley gravides à qui on avait administré de la romidepsine durant l'organogenèse à des doses de 0,1, 0,2 ou 0,5 mg/kg/jour (0,6, 1,2 et 3,0 mg/m2, respectivement), on a observé une toxicité maternelle et développementale. Les expositions systémiques chez les rates gravides correspondaient à 1-8 % de l'exposition chez l'humain à la dose clinique recommandée de 14 mg/m2, une fois par semaine. Les observations chez les mères ont inclus des anomalies cliniques, une réduction dose-dépendante du gain pondéral et de la consommation alimentaire aux doses ≥ 0,1 mg/kg/jour (≥ 0,6 mg/m2 ou ASCt 2,44 ng.h/mL). On a noté une baisse du poids de l'utérus gravide et du poids corporel maternel corrigé aux doses ≥ 0,6 mg/m2. Parmi les effets embryofœtaux indésirables mentionnons : résorptions précoces, réduction des poids corporels fœtaux, incidence accrue de rotation des membres arrières et de dysplasie rétinienne chez les fœtus et les rejetons, retard d'ossification et augmentation significative (p ≤ 0,01) de l'incidence de côtes thoraciques surnuméraires aux doses ≥ 0,1 mg/kg/jour (≥ 1,2 mg/m2 ou ASCt 4,99 ng.h/mL). Deux fœtus de deux portées différentes du groupe soumis à la dose de 0,2 mg/kg/jour présentaient une artère innominée absente lors de l'examen des viscères. L'un de ces fœtus présentait aussi une interruption de la crosse de l'aorte. Selon les résultats de toutes les études de toxicité développementale, la DSENO maternelle et fœtale a été aussi faible que 0,006 mg/kg (0,036 mg/m2).
Études d’innocuité pharmacologique :
Lors d'études d'innocuité pharmacologique sur une seule dose, les niveaux de doses intraveineuses les plus élevés testés in vivo ont été de 6 mg/m2 et de 20 mg/m2 chez les rats et les chiens respectivement. Dans ces études, des effets physiologiques liés à la dose ont été observés sur le système nerveux central et sur l'appareil cardiovasculaire après l'administration de la romidepsine, même si, en général, on ne les observait plus 24 heures après l'administration de la dose. Les effets sur le système nerveux central ont généralement été bénins et ont inclus des augmentations de la température corporelle (allant jusqu'à 1,6 ºC) et de l'activité locomotrice spontanée. Chez les chiens, une dose de 20 mg/m2 a provoqué une accélération significative de 34 % de la fréquence cardiaque, qui a persisté pendant 4,5 à 10 heures suivant la perfusion. Aucun effet sur l'intervalle PR et la largeur du QRS n'a été observé. Parmi les autres observations pertinentes à la dose de 20 mg/m2, mentionnons un léger allongement de 8 % à 5 % du QTc qui a été observé 24 heures après l'administration de la dose. On n'a noté aucun signe cardiovasculaire aux doses de 6 mg/m2. Lors d'une étude de toxicité qui mesurait les paramètres électrocardiographiques (ÉCG) lors de l'administration de doses répétées chez des chiens, la romidepsine a été administrée en perfusions de quatre heures, une fois par semaine pendant trois semaines, à raison de 6 mg/m2 et de 20 mg/m2, suivi d'une période de récupération de deux semaines. Une accélération de la fréquence cardiaque et l'allongement du segment QT ont été observés dans les deux groupes. L'allongement du QT est survenu 24 heures après l'administration, mais est rentré dans l'ordre après la période de récupération de deux semaines. Ces changements de la fréquence cardiaque et de l'intervalle QT n'ont pas été associés à des anomalies histopathologiques spécifiquement cardiaques.
Des concentrations de romidepsine importantes au plan thérapeutique n'ont exercé aucun effet sur le potentiel d'action dans un modèle expérimental sur le cochon d'Inde. La romidepsine a réduit de 18 % le courant médié par le canal potassique de type hERG à la dose de 1 µg/mL et l'a réduit de 37 % à la dose de 10 μg/mL. Toutefois, le degré de suppression du courant (8 %) causé par la romidepsine aux
Approved 2.0v
concentrations pertinentes au plan thérapeutique de 0,3 µg/mL ne s'est pas révélé significatif. Par conséquent, le risque que la romidepsine supprime le courant hERG est faible.
Approved 2.0v