


Monographie de produit - Zolinza
1 Indications
ZOLINZA® (vorinostat) est indiqué pour :
le traitement des manifestations cutanées du lymphome cutané à cellules T (LCCT) à un stade avancé chez les patients qui présentent une maladie évolutive, persistante ou récurrente après l’essai de traitements systémiques antérieurs.
L’approbation de cette indication repose sur les taux de réponse observés dans une étude de phase II portant sur un seul groupe de traitement (voir 14 Études cliniques).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de ZOLINZA® n’ont pas été évaluées dans la population pédiatrique; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Dans les études cliniques, l’efficacité et l’innocuité de ZOLINZA® étaient comparables chez les personnes âgées (≥ 65 ans) et les sujets plus jeunes (< 65 ans).
2 Contre-indications
ZOLINZA® est contre-indiqué chez :
- Les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- Les patients atteints d’insuffisance hépatique grave (bilirubine totale ≥ 3 fois la limite supérieure normale).
3 Encadré sur les mises en garde et précautions importantes
ZOLINZA® doit être administré sous la supervision d’un médecin qui a de l’expérience dans l’administration des antinéoplasiques et dans le traitement du lymphome cutané à cellules T.
Les effets indésirables suivants sont importants sur le plan clinique :
- Thromboembolie, certaines ayant causé la mort
- Thrombopénie et anémie
4 Posologie et administration
4.1 Considérations posologiques
- Les patients doivent boire au moins 2 litres de liquides par jour afin de prévenir la déshydratation.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée est de 400 mg par voie orale une fois par jour avec des aliments.
En présence d’une toxicité de grades 3 et 4 reliée au médicament, le traitement au moyen de ZOLINZA® doit être interrompu jusqu’à ce que la toxicité ait diminué jusqu’à un grade 1 ou inférieur, sauf dans des cas d’anémie ou de thrombopénie de grade 3. Après la disparition des effets toxiques reliés à la dose, il est possible de réduire les doses subséquentes à 300 mg une fois par jour, par voie orale, avec des aliments. Si nécessaire, la dose peut être encore réduite à 300 mg une fois par jour, par voie orale, avec des aliments, pendant cinq jours consécutifs par semaine.
Le traitement peut être poursuivi aussi longtemps qu’aucun signe n’évoque la présence d’une maladie évolutive ou d’une toxicité inacceptable.
Insuffisance hépatique
Il faut user de prudence en utilisant ZOLINZA® chez les patients atteints d’une insuffisance hépatique légère (bilirubine totale > 1,0 à 1,5 fois la limite supérieure de la normale [LSN], ou bilirubine totale ≤ LSN et aspartate aminotransférase [ASAT] > LSN). Il est recommandé de réduire la dose de départ à 300 mg, une fois par jour, par voie orale, car il s’agit de la dose maximale tolérée par ces patients (voir 10 Pharmacologie clinique). ZOLINZA® n’est pas recommandé chez les patients atteints d’une insuffisance hépatique modérée (bilirubine totale = 1,5 à 3 fois la LSN), parce que la dose sécuritaire et efficace n’a pas été déterminée. ZOLINZA® est contre-indiqué chez les patients atteints d’insuffisance hépatique grave (bilirubine totale ≥ 3 fois la LSN) [voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique].
Insuffisance rénale
ZOLINZA® n’a pas été évalué chez les patients atteints d’insuffisance rénale. Les patients atteints d’insuffisance rénale doivent être traités avec prudence (voir 7 Mises en garde et précautions, Fonction rénale, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique).
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique n’est nécessaire chez les personnes âgées (voir 7 Mises en garde et précautions, 7.1.4 Personnes âgées).
Enfants et adolescents (< 18 ans)
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1 Indications, 1.1 Pédiatrie).
4.4 Administration
Les gélules ZOLINZA® ne doivent pas être ouvertes ou écrasées (voir 12 Instructions particulières de manipulation du produit).
4.5 Dose oubliée
Si un patient oublie une dose, il doit la prendre dès qu’il s’aperçoit de son oubli. S’il est presque temps de prendre la dose suivante, il ne doit prendre que la dose suivante et revenir à l’horaire habituel. Il ne faut pas prendre une double dose de ZOLINZA®.
5 Surdose
On ne dispose d’aucune information spécifique sur le traitement d’un surdosage avec ZOLINZA®.
Dans les études cliniques, l’administration de doses de ZOLINZA® supérieures à 400 mg une fois par jour a été associée à une fréquence accrue de thrombopénie, d’anémie, de fatigue et d’événements thromboemboliques de nature plus sévère.
Il est possible que les effets pharmacologiques persistent après que la substance active (vorinostat) n’est plus présente dans le sang. On ignore si le vorinostat est dialysable.
En cas de surdose, il convient de prendre les mesures de soutien habituelles : p. ex. retrait du produit non absorbé du tube digestif, surveillance clinique et traitement des symptômes, s’il y a lieu.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/comp | ||||
| osition | ||||
| Orale | Gélules renfermant 100 mg de vorinostat | Cellulose microcristalline, croscarmellose sodique et stéarate de magnésium. Les excipients entrant dans la composition de l’enveloppe de la gélule sont le dioxyde de titane et la gélatine. L’enveloppe de la gélule peut contenir du laurylsulfate de sodium. | ||
Chaque gélule ZOLINZA® pour administration orale renferme 100 mg de vorinostat.
La gélule ZOLINZA® à 100 mg est une gélule en gélatine dure opaque avec un corps blanc portant l’inscription « 568 » et « 100 mg » dans une barre noire sur le pourtour. Flacon en polyéthylène de haute densité de 120 gélules.
7 Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Déshydratation
Dans les études cliniques, la déshydratation a été rapportée fréquemment comme un effet indésirable grave relié au médicament. Une rééquilibration hydro-électrolytique doit être instaurée afin de prévenir la déshydratation (voir 8 Effets indésirables). On doit demander aux patients de boire au moins 2 L de liquides par jour afin d’assurer une hydratation adéquate. Une diarrhée, des nausées et des vomissements préexistants doivent être maîtrisés de façon adéquate avant d’amorcer un traitement au moyen de ZOLINZA®.
Interactions médicamenteuses
Autres inhibiteurs d’histone désacétylase (HDAC)
Des cas sévères de thrombopénie et de saignement gastro-intestinal ont été signalés lors de l’administration concomitante de ZOLINZA® et d’autres inhibiteurs d’HDAC (p. ex., acide valproïque). L’administration conjointe de ZOLINZA® et d’autres inhibiteurs d’HDAC n’est pas recommandée (voir 9 Interactions médicamenteuses, 9.4 Interactions médicament-médicament).
Anticoagulants coumariniques
Les médecins doivent surveiller attentivement le temps de prothrombine et le RIN chez les patients recevant ZOLINZA® conjointement avec un anticoagulant coumarinique (voir 9 Interactions médicamenteuses, 9.4 Interactions médicament-médicament).
Cancérogenèse et génotoxicité
Aucune étude n’a porté sur le pouvoir cancérogène du vorinostat.
Appareil cardiovasculaire
Thromboembolie
Dans les études cliniques menées avec ZOLINZA®, l’embolie pulmonaire et la thrombose veineuse profonde ont été rapportées comme des effets indésirables reliés au médicament. Dans l’étude de base réalisée chez des patients atteints d’un LCCT traités au moyen du vorinostat à raison de 400 mg une fois par jour (durée médiane d’exposition d’environ 4 mois), la fréquence d’embolie pulmonaire et de thrombose veineuse profonde était de 4,7 % (4/86) et de 1,2 % (1/86), respectivement. Dans toutes les études en cours ou terminées portant sur l’administration du vorinostat en monothérapie chez des sujets atteints d’un LCCT, la proportion de patients ayant présenté un événement thromboembolique veineux était de 6,8 % (10/147). Par ailleurs, dans les études, où plus de 1 000 patients ayant une hématopathie maligne ou une tumeur solide ont reçu du vorinostat en monothérapie ou en association avec d’autres antinéoplasiques, la proportion était d’environ 5,0 %. Dans le cadre d’une étude clinique à double insu et avec répartition aléatoire menée chez des patients atteints d’un cancer du poumon non à petites cellules à un stade avancé, on a aussi observé une fréquence accrue d’événements thromboemboliques veineux chez les patients recevant le vorinostat (400 mg, une fois par jour) conjointement à la chimiothérapie (carboplatine et paclitaxel), comparativement aux patients recevant la chimiothérapie seule. Au cours de cette étude, une thrombose veineuse profonde ou une embolie pulmonaire ont été rapportées chez 6,5 % (8/124) des patients traités au moyen du vorinostat et de la chimiothérapie, comparativement à 2,4 % (3/124) chez ceux ayant reçu la chimiothérapie et le placebo.
Les médecins doivent surveiller attentivement les signes et symptômes de ces réactions, en particulier chez les patients qui ont des antécédents de thromboembolie (voir 8 Effets indésirables, 8.2 Effets indésirables observés au cours des études cliniques, Effets indésirables graves reliés au médicament).
Allongement de l’intervalle QT/QTc
ZOLINZA® est associé à un allongement de l’intervalle QT/QTc (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire, et 10 Pharmacologie clinique, 10.2 Pharmacodynamie, Électrophysiologie cardiaque). On soupçonne que bon nombre de médicaments qui provoquent un allongement de l’intervalle QT/QTc augmentent le risque de torsade de pointes.
La torsade de pointes est une tachyarythmie ventriculaire polymorphe. De façon générale, le risque de torsade de pointes augmente avec le degré d’allongement de l’intervalle QT/QTc produit par le médicament. La torsade de pointes peut être asymptomatique ou se manifester chez un patient par les symptômes suivants : étourdissements, palpitations, syncope ou convulsions. Avec le temps, elle peut évoluer vers une fibrillation ventriculaire et une mort subite d’origine cardiaque.
On doit user de prudence lorsqu’on administre ZOLINZA® à des patients chez qui on soupçonne de présenter un risque accru de torsade de pointes pendant un traitement avec un médicament reconnu pour entraîner un allongement de l’intervalle QT/QTc. Les facteurs de risque de la torsade de pointes observés dans la population générale sont, entre autres : sexe féminin; âge égal ou supérieur à 65 ans; allongement de l’intervalle QT/QTc de base; présence de variantes génétiques agissant sur les canaux ioniques cardiaques ou les protéines régulatrices, en particulier le syndrome du QT long congénital; antécédents familiaux de mort subite d’origine cardiaque avant l’âge de 50 ans; cardiopathie (p. ex., ischémie ou infarctus myocardique, insuffisance cardiaque, hypertrophie ventriculaire gauche, myocardiopathie, trouble de la conduction); antécédents d’arythmie (en particulier, arythmie ventriculaire, fibrillation auriculaire, ou rétablissement récent du rythme cardiaque après une fibrillation auriculaire); déséquilibre électrolytique (p. ex., hypokaliémie, hypomagnésémie, hypocalcémie); bradycardie (< 50 battements par minute); événements neurologiques aigus (p. ex., hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien); déficits nutritionnels (p. ex., troubles de l’alimentation, diètes extrêmes); diabète; et neuropathie autonome.
Les médecins qui prescrivent des médicaments allongeant l’intervalle QT/QTc devraient informer leurs patients au sujet de la nature et des conséquences des changements électrocardiographiques, des maladies et troubles sous-jacents considérés comme des facteurs de risque, des interactions médicament-médicament démontrées et prévues, des symptômes de l’arythmie, des stratégies de gestion du risque et des autres renseignements pertinents sur l’utilisation du médicament.
Fréquence cardiaque
ZOLINZA® a été associé à une augmentation de la fréquence cardiaque (voir 10 Pharmacologie clinique, 10.2 Pharmacodynamie, Électrophysiologie cardiaque). Une augmentation de la fréquence cardiaque peut entraîner une aggravation des troubles cardiaques chez les patients qui présentent des antécédents de cardiopathie ischémique ou de tachyarythmie. On doit faire preuve de prudence chez cette population de patients.
Conduite et utilisation de machines
Des étourdissements et une syncope ont été rapportés chez les patients recevant ZOLINZA®. Ces effets indésirables peuvent affecter la capacité de conduire un véhicule ou de faire fonctionner une machine (voir 8 Effets indésirables).
Système endocrinien et métabolisme
Hyperglycémie
Une hyperglycémie a fréquemment été rapportée chez les patients recevant ZOLINZA® (voir 8 Effets indésirables, 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). La glycémie doit être surveillée, en particulier chez les patients diabétiques ou potentiellement diabétiques. Des modifications au régime alimentaire ou au traitement hypoglycémiant peuvent s’avérer nécessaires. Une réduction de la dose ou l’interruption du traitement avec ZOLINZA® peuvent être envisagées chez les patients qui présentent une hyperglycémie grave.
Appareil digestif
Des cas fréquents de troubles gastro-intestinaux, notamment de nausées, de vomissements et diarrhée, ont été rapportés chez les patients traités avec ZOLINZA® (voir 8 Effets indésirables). Dans de tels cas, l’administration d’un antiémétique et d’un antidiarrhéique peut s’avérer nécessaire. Les femmes peuvent être plus sujettes aux nausées, à la diarrhée et à la dysgueusie que les hommes.
Système sanguin et lymphatique
Le traitement avec ZOLINZA® est associé à une thrombopénie et à une anémie reliées à la dose. En présence d’une réduction importante de la numération plaquettaire ou du taux d’hémoglobine (nombre de plaquettes < 25 x 103/mm3 ou taux d’hémoglobine < 6,5g/dL) pendant le traitement avec ZOLINZA®, la dose doit être modifiée ou le traitement interrompu (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire, 8 Effets indésirables et 4 Posologie et administration).
Fonctions hépatique, biliaire et pancréatique
ZOLINZA®, administré en dose unique et en doses multiples, a été évalué chez 42 patients atteints de cancers autres que le LCCT et présentant divers degrés d’insuffisance hépatique. Bien qu’aucune différence significative sur le plan statistique n’ait été observée entre les divers groupes de patients atteints d’insuffisance hépatique pour ce qui est des paramètres pharmacocinétiques, la gravité de l’insuffisance hépatique a eu un effet sur la tolérabilité. Ainsi, plus l’insuffisance hépatique était avancée, plus la dose maximale tolérée diminuait. Par conséquent, il faut user de prudence en utilisant ZOLINZA® chez les patients qui présentent une insuffisance hépatique légère (bilirubine totale > 1,0 à 1,5 fois la LSN, ou bilirubine totale ≤ LSN et ASAT > LSN) et administrer une dose réduite du médicament. ZOLINZA® n’est pas recommandé chez les patients atteints d’une insuffisance hépatique modérée (bilirubine totale = 1,5 à 3 fois la LSN), car la dose sécuritaire et efficace n’a pas été déterminée. ZOLINZA® est contre-indiqué chez les patients atteints d’insuffisance hépatique grave (bilirubine totale > 3 fois la LSN) [voir 2 Contre-indications, 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Insuffisance hépatique, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique].
Surveillance et examens de laboratoire
Une surveillance attentive de la numération globulaire et des analyses biochimiques, y compris un dosage des électrolytes, du glucose et de la créatinine sérique, doit être effectuée toutes les deux semaines au cours des deux premiers mois de traitement, puis à chaque mois par la suite. La surveillance des électrolytes doit comprendre une évaluation de la kaliémie, de la magnésémie et de la calcémie. Un électrocardiogramme doit également être réalisé au début du traitement, puis sur une base périodique pendant le traitement (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Allongement de l’intervalle QT/QTc).
ZOLINZA® doit être administré avec prudence chez les patients qui présentent un syndrome du QT long congénital ou qui reçoivent un antiarythmique ou d’autres médicaments qui provoquent un allongement de l’intervalle QT. L’hypokaliémie et l’hypomagnésémie doivent être maîtrisées avant d’administrer ZOLINZA® et, chez les patients symptomatiques (p. ex., les patients qui souffrent de nausées, de vomissements, de diarrhée, d’un déséquilibre liquidien ou de symptômes cardiaques), on doit également envisager de surveiller la kaliémie et la magnésémie.
Considérations périopératoires
Des effets indésirables reliés à la cicatrisation de l’anastomose, tels que des fistules, perforations et abcès, ont été signalés chez certains patients qui se rétablissaient d’une chirurgie intestinale et qui avaient reçu ZOLINZA® pendant la période périopératoire. Par conséquent, il faut user de prudence en cas d’utilisation de ZOLINZA® pendant la période périopératoire chez les patients qui doivent subir une chirurgie intestinale (voir 8 Effets indésirables, 8.2 Effets indésirables observés au cours des études cliniques, Effets indésirables chez les patients sans LCCT).
Fonction rénale
ZOLINZA® n’a pas été évalué chez les patients atteints d’insuffisance rénale. Bien qu’une quantité négligeable de vorinostat ait été éliminée par les reins, plus de 50 % de la dose a été récupérée dans l’urine sous forme de deux principaux métabolites (voir 10 Pharmacologie clinique). Les patients atteints d’insuffisance rénale doivent être traités avec prudence.
Santé reproductive
ZOLINZA® peut potentiellement nuire au fœtus s’il est administré pendant la grossesse. Les femmes en âge de procréer doivent être informées de la nécessité d’utiliser une méthode de contraception efficace pendant le traitement et pendant au moins six mois après l’administration de la dernière dose. Les patients de sexe masculin dont la partenaire est en âge de procréer doivent être avisés d’utiliser une méthode contraceptive efficace pendant toute la durée du traitement et pendant une période d’au moins trois mois après avoir reçu la dernière dose (voir 7.1.1. Grossesse).
- Fertilité
Il n’existe aucune donnée clinique sur les effets de ZOLINZA® sur la fertilité chez l’humain. Les résultats des études de fertilité menées chez les animaux sont limités en raison d’expositions au médicament inférieures à celles utilisées chez l’humain (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude rigoureuse et bien contrôlée n’a été réalisée avec ZOLINZA® chez des femmes enceintes. D’après les données recueillies chez les animaux et en raison de son mode d’action, ZOLINZA® peut potentiellement nuire au fœtus s’il est administré pendant la grossesse (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). Par conséquent, ZOLINZA® ne doit pas être utilisé pendant la grossesse. Les femmes en âge de procréer doivent être informées de la nécessité d’utiliser une méthode de contraception efficace pendant le traitement et pendant au moins six mois après l’administration de la dernière dose. Les patients de sexe masculin dont la partenaire est en âge de procréer doivent être avisés d’utiliser une méthode contraceptive efficace pendant toute la durée du traitement et pendant une période d’au moins trois mois après avoir reçu la dernière dose. Si une patiente reçoit ZOLINZA® pendant la grossesse, ou si elle devient enceinte pendant le traitement, elle doit être informée du risque encouru par le fœtus.
7.1.2 Allaitement
On ignore si le vorinostat est excrété dans le lait maternel. Cependant, comme de nombreux médicaments sont excrétés dans le lait maternel humain et en raison du risque potentiel de réactions défavorables graves relié à ZOLINZA® chez le nourrisson allaité, on doit conseiller les patientes de ne pas allaiter pendant le traitement avec ZOLINZA®.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de ZOLINZA® dans la population pédiatrique n’ont pas été évaluées; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans les études cliniques, l’innocuité de ZOLINZA® était comparable chez les personnes âgées (≥ 65 ans) et chez les patients plus jeunes (< 65 ans). Aucun ajustement posologique n’est requis chez les personnes âgées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de ZOLINZA® a été évaluée chez 107 patients atteints d’un LCCT dans le cadre de deux études cliniques comportant chacune un seul groupe de traitement dans lesquelles 86 patients ont reçu 400 mg une fois par jour.
ZOLINZA® (vorinostat) Page 11 de 33 Les effets indésirables reliés au médicament les plus fréquents rapportés chez les patients recevant 400 mg de vorinostat une fois par jour peuvent être classés en quatre groupes de symptômes : symptômes gastro-intestinaux (diarrhée, nausées, anorexie, perte de poids, vomissements, constipation et diminution de l’appétit), symptômes généraux (fatigue et frissons), anomalies hématologiques (thrombopénie et anémie) et troubles du goût (dysgueusie et sécheresse buccale).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Effets indésirables fréquents rapportés dans les études cliniques (≥ 5 %)
Le Tableau 2 présente un sommaire des effets indésirables spécifiques reliés au médicament selon leur fréquence et leur grade d’après l’échelle NCI-CTCAE (National Cancer Institute-Common Terminology Criteria for Adverse Events, version 3.0) observés chez les patients atteints d’un LCCT ayant reçu le vorinostat à raison d’une dose de 400 mg une fois par jour.
Tableau 2 – Effets indésirables cliniques et anomalies dans les résultats des analyses de laboratoires reliés au médicament observés chez les patients atteints d’un LCCT (fréquence ≥ 5)
| ZOLINZA® 400 mg une fois par jour (n = 86) | ||||||||||||||
| Effets indésirables | Tout grade | Grades 3-5* | ||||||||||||
| n | % | n | % | |||||||||||
Affections hématologiques et du système lymphatique
Thrombopénie 22 (25,6) 5 (5,8) Anémie 11 (12,8) 2 (2,3) Affections gastro-intestinales
Diarrhée 40 (46,5) 0 (0,0) Nausées 33 (38,4) 3 (3,5) Sécheresse buccale 14 (16,3) 0 (0,0) Vomissements 10 (11,6) 0 (0,0) Constipation 9 (10,5) 0 (0,0) Douleur abdominale 7 (8,1) 1 (1,2) Troubles généraux et anomalies au site d’administration
Fatigue 39 (45,3) 2 (2,3) Frissons 9 (10,5) 1 (1,2) Investigations
Perte de poids 17 (19,8) 1 (1,2) Augmentation de la créatinine sérique 11 (12,8) 0 (0,0) Troubles du métabolisme et de la nutrition
Anorexie 20 (23,3) 2 (2,3) Diminution de l’appétit 10 (11,6) 1 (1,2) Affections musculosquelettiques et du tissu conjonctif
Spasmes musculaires 14 (16,3) 2 (2,3) Affections du système nerveux
Dysgueusie 20 (23,3) 0 (0,0) Étourdissements 6 (7,0) 1 (1,2) Céphalées 5 (5,8) 0 (0,0)
| ZOLINZA® 400 mg une fois par jour (n = 86) | ||||||||||||||
Effets indésirables
| Tout grade | Grades 3-5* | |||||||||||||
| n | % | n | % | |||||||||||
Affections du rein et des voies urinaires Protéinurie Affections respiratoires, thoraciques et médiastinales Dyspnée Affections de la peau et du tissu sous-cutané Alopécie | 7 (8,1) 6 (7,0) 14 (16,3) | 0 (0,0) 0 (0,0) 0 (0,0) | ||||||||||||
* Aucun de ces effets indésirables n’était de grade 5.
Effets indésirables graves reliés au médicament
Dans les deux études cliniques, les effets indésirables graves reliés au médicament le plus souvent rapportés chez les 86 patients atteints d’un LCCT ayant reçu ZOLINZA® à raison de 400 mg une fois par jour étaient les suivants : embolie pulmonaire (4,7 %; 4/86) et anémie (2,3 %; 2/86). Des cas isolés de thrombopénie, de décès (d’origine inconnue), d’accident vasculaire ischémique cérébral, de thrombose veineuse profonde, d’hémorragie gastro-intestinale, de bactériémie à streptocoque, de déshydratation et de syncope ont également été observés.
Dans l’étude de base, trois cas (4,1 %; 3/74) de carcinome spinocellulaire, considérés comme non reliés au médicament par l’investigateur, ont été rapportés comme des effets indésirables cliniques graves.
Ajustement de la posologie et abandons
En raison d’effets indésirables, une modification de la dose s’est avérée nécessaire chez 10,5 % (9/86) des patients atteints d’un LCCT traités au moyen de ZOLINZA® à raison de 400 mg une fois par jour. Parmi ces effets indésirables, on comptait les réactions suivantes : augmentation de la créatinine sérique, diminution de l’appétit, hypokaliémie, leucopénie, nausées, neutropénie, thrombopénie et vomissements. Le délai médian avant l’apparition du premier effet indésirable nécessitant une réduction de la dose était de 42 jours (plage, 17 à 263 jours).
Parmi les patients atteints d’un LCCT qui ont reçu une dose monoquotidienne de 400 mg de ZOLINZA®, 10,5 % (9/86) ont abandonné le traitement en raison d’effets indésirables reliés au médicament. Parmi ces effets indésirables, on comptait les réactions suivantes : anémie, œdème angioneurotique, asthénie, douleur thoracique, décès, thrombose veineuse profonde, accident vasculaire ischémique cérébral, léthargie, embolie pulmonaire et éruptions cutanées.
Déshydratation
Après le signalement de la déshydratation comme un effet indésirable grave relié au médicament dans les études cliniques, on a demandé aux patients de boire au moins 2 L de liquides par jour afin d’assurer une hydratation adéquate. Cette précaution a entraîné une diminution de la fréquence des cas de déshydratation (voir 7 Mises en garde et précautions, Appareil digestif et Surveillance et examens de laboratoire).
Effets indésirables chez les patients sans LCCT
En plus des 107 patients atteints d’un LCCT, 312 patients atteints d’autres types de cancer ont reçu ZOLINZA® en monothérapie ou en association avec d’autres antinéoplasiques. De façon générale, les effets indésirables reliés au médicament rapportés chez ces patients étaient comparables à ceux observés chez les patients atteints d’un LCCT. Cependant, la fréquence des effets indésirables était plus élevée chez les patients atteints d’autres types de cancer. Certains effets indésirables graves reliés au médicament qui ont été rapportés chez ces patients n’ont pas été observés chez les sujets atteints d’un LCCT, notamment des cas isolés de vision brouillée, de surdité, de dysphagie, d’asthénie, de douleur abdominale, de diverticulite, d’hyponatrémie, de cancer du poumon non à petites cellules, d’hémorragie tumorale, de syndrome de Guillain-Barré, d’insuffisance rénale, de rétention urinaire, de toux, d’hémoptysie, d’hypertension et de vascularite.
Des effets indésirables reliés à la cicatrisation de l’anastomose, tels que des fistules, perforations et abcès, ont été signalés chez certains patients qui se rétablissaient d’une chirurgie intestinale et qui avaient reçu ZOLINZA® pendant la période périopératoire.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Anomalies dans les résultats hématologiques et biologiques
Des anomalies dans les résultats hématologiques et biologiques ont été rapportées chez 86 patients qui recevaient une dose de 400 mg de vorinostat et chez un sujet recevant une dose de 350 mg.
Les épreuves d’innocuité ont révélé une augmentation du glucose sérique chez 69 % (60/87) des patients atteints d’un LCCT; parmi lesquels cinq seulement présentaient une réaction de grade 3. Parmi les effets indésirables reliés au médicament qui ont été observés, on a rapporté une hyperglycémie chez 4,7 % (4/86) des patients atteints d’un LCCT recevant ZOLINZA® à raison de 400 mg une fois par jour (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme).
Parmi les patients atteints d’un LCCT, 47,1 % (41/87) présentaient une augmentation de la créatinine sérique légère et passagère.
Parmi les anomalies biochimiques observées, on a rapporté une protéinurie chez 51,4 % (38/74) des patients évalués. La portée clinique de cette observation n’est pas connue.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique n’a été réalisée afin d’évaluer les interactions médicament-médicament avec ZOLINZA®. Dans les modèles animaux et les modèles humains in vitro, la glucuronidation et l’hydrolyse, suivies d’une β-oxydation, constituaient les principales voies du métabolisme du vorinostat. Par conséquent, il est possible que le vorinostat interagisse avec les médicaments métabolisés par les mêmes voies.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées). Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Vorinostat avec | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
| les anticoagulants coumariniques | EC | Une augmentation du temps de prothrombine (TP) et du Rapport international normalisé (RIN) a été observée, quoique rarement, chez les patients recevant ZOLINZA® conjointement avec un anticoagulant coumarinique. | Les médecins doivent surveiller attentivement le TP et le RIN chez les patients recevant ZOLINZA® conjointement avec un anticoagulant coumarinique. | ||
| les autres inhibiteurs d’HDAC | EC | Des cas graves (grade 4) de thrombopénie accompagnée de saignement gastro-intestinal et d’anémie ont été rapportés chez les patients recevant ZOLINZA® conjointement avec l’acide valproïque. | ZOLINZA® ne doit pas être administré conjointement avec d’autres inhibiteurs d’HDAC (p. ex., acide valproïque) puisque les effets indésirables propres à la classe peuvent s’additionner. | ||
les autres médicaments allongeant l’intervalle QT/QTc* | T | L’administration conjointe de ZOLINZA® et d’autres médicaments allongeant l’intervalle QTc peut potentialiser l’effet sur l’intervalle QTc. | L’administration conjointe de ZOLINZA® et d’autres médicaments allongeant l’intervalle QT/QTc doit être évitée, dans la mesure du possible. | ||
| les médicaments affectant les taux des électrolytes** | T | Un déséquilibre électrolytique, telle une hypokaliémie, accroît le risque d’allongement de l’intervalle QTc. | L’administration conjointe de ZOLINZA® et de médicaments affectant les taux des électrolytes est déconseillée. | ||
Légende : É = étude de cas; EC = essai clinique; T = théorique
* Pour de plus amples renseignements, voir Autres médicaments allongeant l’intervalle QT/QTc. ** Pour de plus amples renseignements, voir Médicaments affectant les taux des électrolytes.
Autres médicaments allongeant l’intervalle QT/QTc : L’administration conjointe de ZOLINZA® et d’autres médicaments allongeant l’intervalle QT/QTc doit être évitée, dans la mesure du possible. La liste ci-dessous, bien que non complète, présente certains des médicaments associés à un allongement de l’intervalle QT/QTc ou à une torsade de pointes. Les classes chimiques/ pharmacologiques sont également indiquées si certains, et pas nécessairement l’ensemble, des médicaments de cette classe ont été associés à un allongement de l’intervalle QT/QTc ou à une torsade de pointes :
antiarythmiques de classe IA (p. ex., quinidine, procaïnamide, disopyramide); antiarythmiques de classe III (p. ex., amiodarone, sotalol, ibutilide); antiarythmiques de classe 1C (p. ex., flécaïnide, propafénone); anthracyclines, y compris dans le cadre d’un traitement antérieur (p. ex., doxorubicine, épirubicine); inhibiteurs de la tyrosine-kinase (p. ex., sunitinib, nilotinib, lapatinib); antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone); antidépresseurs (p. ex., fluoxétine, venlafaxine, antidépresseurs tricycliques/tétracycliques tels que l’amitriptyline, l’imipramine, la maprotiline); opioïdes (p. ex., méthadone); antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, télithromycine); antibiotiques de la famille des quinolones (p. ex., moxifloxacine, lévofloxacine); pentamidine; antipaludéens (p. ex., quinine, chloroquine); antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole); dompéridone; antagonistes des récepteurs de la 5-HT3 (p. ex., dolasétron, ondansétron); tacrolimus; β2-agonistes (p. ex., salbutamol, formotérol).
Médicaments affectant les taux des électrolytes : Parmi les médicaments pouvant affecter les taux d’électrolytes, on compte entre autres les diurétiques de l’anse, thiazidiques ou connexes, les laxatifs ou les lavements, l’amphotéricine B et les corticostéroïdes à forte dose.
9.5 Interactions médicament-aliment
L’administration d’une dose unique de 400 mg de vorinostat avec un repas riche en matières grasses a été associée à une augmentation de 38 % de l’exposition au vorinostat dans la circulation générale et à une légère diminution de la vitesse d’absorption (Tmax médian retardé de 2,5 heures) [voir 4 Posologie et administration et 10.3 Pharmacocinétique, Absorption].
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
ZOLINZA® est un inhibiteur d’histone désacétylase (HDAC). Les HDAC catalysent le retrait de groupements acétyle des résidus lysine des protéines, y compris des histones et des facteurs de transcription.
Le vorinostat est un inhibiteur des histones désacétylases HDAC1, HDAC2, HDAC3 (classe I) et HDAC6 (classe II) [concentration inhibitrice médiane ou CI50 < 86 nM]. Ces enzymes catalysent le retrait de groupements acétyle des résidus lysine des protéines, y compris des histones. L’effet antinéoplasique du vorinostat est attribuable à l’inhibition de l’activité des HDAC et à l’accumulation subséquente de protéines acétylées, y compris d’histones. L’acétylation des histones active la transcription des gènes, y compris des gènes suppresseurs de tumeur, dont l’expression stimule la différenciation, l’apoptose cellulaire ou inhibe la croissance tumorale.
Le vorinostat provoque l’apoptose et inhibe la croissance cellulaire d’une vaste gamme de cellules transformées en culture. Dans des cellules originaires d’un carcinome humain du côlon, l’administration du vorinostat, à des concentrations provoquant l’accumulation d’histones acétylées, a inhibé la prolifération des cellules. In vivo, le vorinostat a exercé un effet antinéoplasique dans des modèles de tumeur chez le rat, y compris des modèles de xénogreffes de carcinomes humains de la prostate, du sein et du côlon. De façon générale, le vorinostat n’a pas entraîné de régression de la tumeur, mais plutôt un ralentissement de la croissance tumorale.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Les effets de ZOLINZA® sur l’électrophysiologie cardiaque ont été évalués dans le cadre d’une étude avec permutation en deux étapes et contrôlée par placebo réalisée chez des patients présentant une récidive de cancer ou atteints d’un cancer réfractaire (n = 24, 12 hommes/12 femmes). Les patients ont été répartis au hasard afin de recevoir une dose unique de 800 mg de ZOLINZA® ou un placebo. Les données de l’intervalle QT ont été corrigées pour la fréquence cardiaque à l’aide de la formule de Fridericia (facteur de correction QTcF de 0,33) et d’un facteur de correction propre à la population de l’étude (facteur de correction QTcP de 0,49). On a observé un allongement maximal de l’intervalle QTcP de 13,06 ms (IC à 90 % : 9,32-16,81 ms) 4 heures après l’administration de la dose, et de l’intervalle QTcF de 6,51 ms (IC à 90 % : 3,19-9,82 ms) 24 heures après l’administration de la dose.
Le degré d’allongement de l’intervalle QTc observé dans une étude clinique dépend des modalités de l’étude, notamment de la population de patients, de la dose, de la durée du traitement, du matériel utilisé et des méthodes employées pour lire les électrocardiogrammes (ECG) et analyser les données relatives à l’intervalle QTc. Par conséquent, les données provenant de différentes études cliniques ne peuvent pas faire l’objet d’une comparaison directe visant à déterminer l’importance de l’effet du médicament à l’étude sur l’intervalle QTc.
On a observé une augmentation de la fréquence cardiaque chez les patients recevant 800 mg de ZOLINZA® 2 à 12 heures après la prise du médicament; l’augmentation moyenne maximale était de 8,32 bpm (IC à 90 % : 5,02-11,63 bpm) trois heures après la prise de la dose (voir la Figure 2).
Figure 1 – Moyennes ajustées en fonction du placebo et intervalles de confiance à 90 % pour la variation de l’intervalle QTc (ms), par rapport aux valeurs initiales, après l’administration d’une dose unique de 800 mg de vorinostat chez des hommes et des femmes atteints d’un cancer à un stade avancé (n = 24)
Valeurs de l’intervalle QTcP corrigées pour la fréquence cardiaque à l’aide d’un facteur de correction propre à la population de l’étude (QTc = QT/RR0,49).
QTcP vs pente RR : -0,005, IC à 95 % : -0,022-0,012.
Valeurs de l’intervalle QTcF corrigées pour la fréquence cardiaque à l’aide de la formule de Fridericia (QTc = QT/RR0,33).
QTcF vs pente RR : 0,074, IC à 95 % : 0,057-0,091.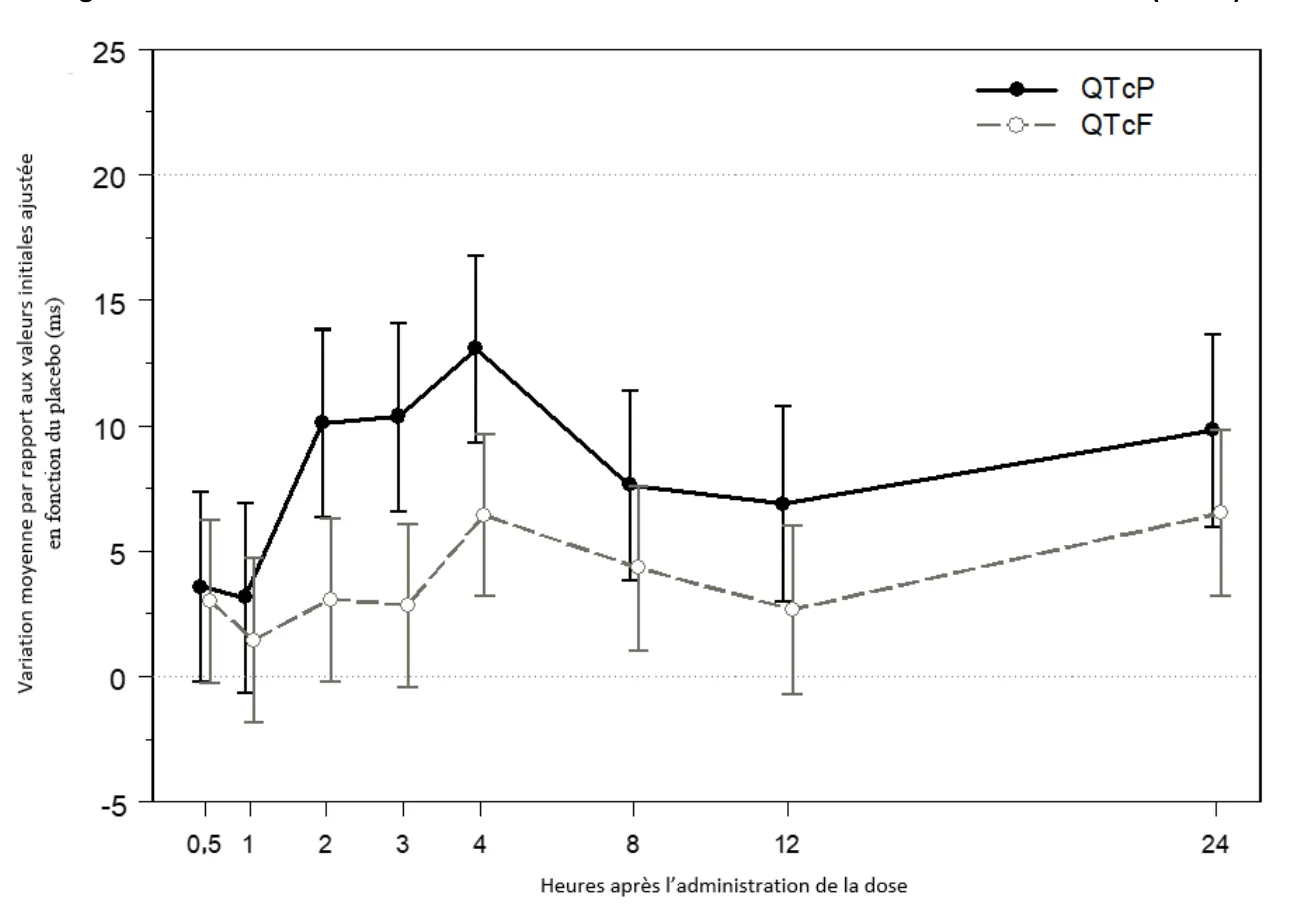
Figure 2 – Moyennes ajustées en fonction du placebo et intervalles de confiance à 90 % pour la variation de la fréquence cardiaque (battements/minute), par rapport aux valeurs initiales, après l’administration d’une dose unique de 800 mg de vorinostat chez des hommes et des femmes atteints d’un cancer à un stade avancé (n = 24)
À des concentrations nominales pouvant atteindre 300 µM (limite de solubilité), le vorinostat n’a pas inhibé les courants des canaux potassiques hERG dans les cellules d’ovaires de hamster chinois (N = 7-9/concentration) en état de transfection stable. On n’a pas observé d’allongement de l’intervalle QTc dans l’étude sur la télémétrie cardiovasculaire chez des chiens conscients (N = 4) ayant reçu des doses uniques de 20, 60 ou 160 mg/kg de vorinostat selon un protocole d’augmentation graduelle de la dose. Une augmentation de la fréquence cardiaque reliée au traitement a été observée aux doses de 60 et de 160 mg/kg de vorinostat.
10.3 Pharmacocinétique
Le Tableau 4 présente les paramètres pharmacocinétiques du vorinostat à la suite de l’administration de doses uniques et multiples de 400 mg chez des patients cancéreux.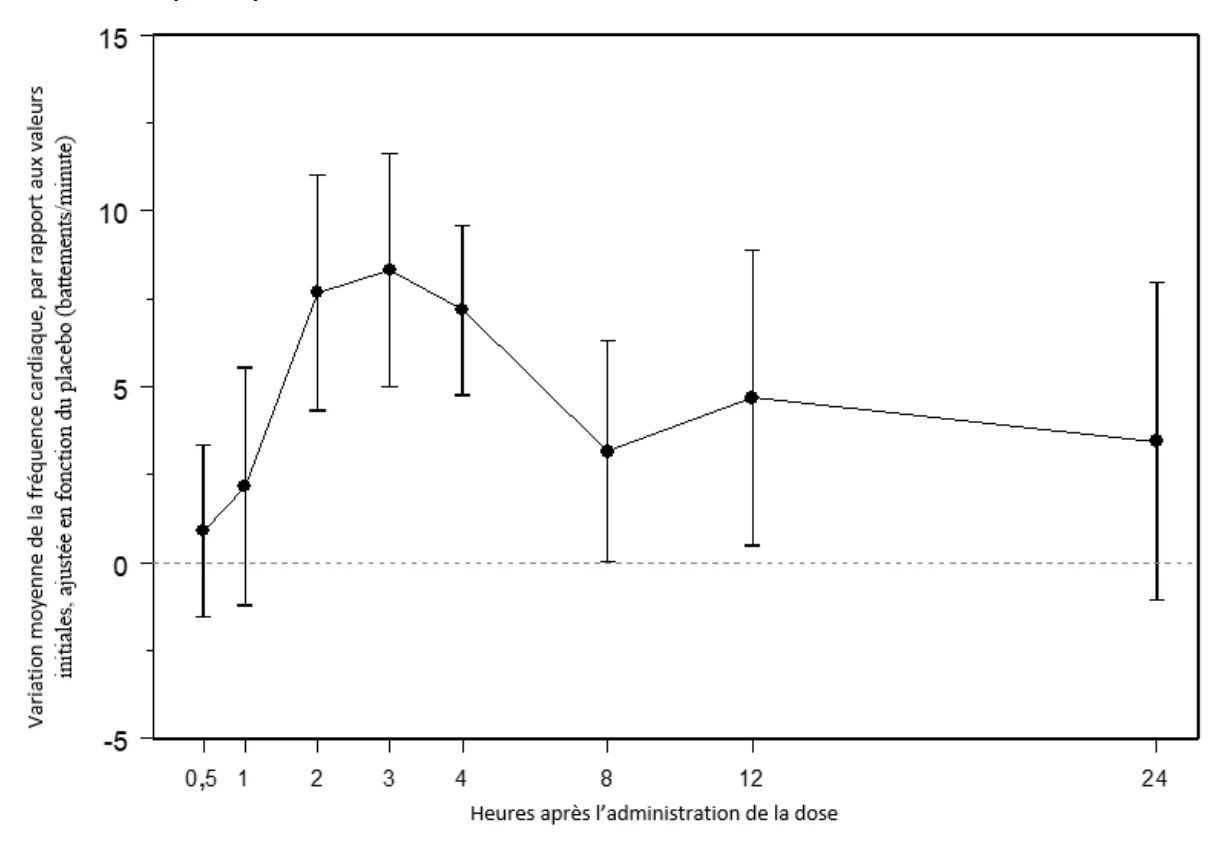
Tableau 4 – Résumé des paramètres pharmacocinétiques du vorinostat à la suite de l’administration de doses uniques et multiples à 400 mg par jour chez des hommes et des femmes atteints d’un cancer
| Dose / Régime alimentaire | C max µM (Moyenne géométrique [IC à 95%]) | ASC µM·h* (Moyenne géométrique [IC à 95%]) | Tmax h (Médiane [plage]) | t½ | fe║ ,** (Moyenne arithmétique) | ||
| h | |||||||
| (Moyenne | |||||||
| harmonique | |||||||
| [écart type, | |||||||
| méthode | |||||||
| Jackknife]) | |||||||
Dose unique de 400 mg à jeun (n = 23) | 1,12 [0,94-1,33] | 3,87 [3,31-4,52] | 1,5 [0,5-10] | 1,74 [0,78] | 0,0021 | ||
| Dose unique de 400 mg avec des aliments (n = 20) | 1,02 [0,85-1,23] | 5,33 [4,53-6,28] | 4,0 [2,0-10] | 1,44 [0,65] | 0,0030 | ||
| Doses multiples de 400 mg avec des aliments (n = 14) 22 jours, une fois par jour | 1,13 [0,91-1,41] | 6,46 [5,42-7,69] | 4,21 [0,5-14] | 1,34 [0,58] | 0,0037 | ||
* ASC0-inf. rapportée pour les doses uniques; ASC0-24 h rapportée pour les doses multiples. ASC0-inf. ~ ASC0-24 h. ║ Moyenne arithmétique (dose unique, à jeun : n = 22; dose unique avec des aliments : n = 21; doses multiples avec des aliments : n = 12).
** Fraction excrétée sous forme inchangée dans l’urine.
Absorption
On a évalué la pharmacocinétique du vorinostat chez 23 patients atteints d’un cancer. À la suite de l’administration orale d’une dose unique de 400 mg de vorinostat après un repas riche en matières grasses, l’aire moyenne sous la courbe (ASC), la concentration maximale sérique (Cmax) moyenne et le délai médian avant l’obtention de la concentration maximale (Tmax) étaient de 5,33 µM•h, de 1,02 µM et de 4,00 heures, respectivement.
À la suite de l’administration orale d’une dose unique de 400 mg de vorinostat à jeun, l’ASC moyenne, la Cmax moyenne et le Tmax médian étaient de 3,87 µM•h, de 1,12 µM et de 1,50 heure, respectivement. L’administration orale du vorinostat avec un repas riche en matières grasses a entraîné une augmentation de 38 % de l’ASC moyenne et une légère diminution de la vitesse d’absorption (Tmax retardé de 2,5 heures), comparativement à l’administration du médicament à jeun. L’administration orale de doses multiples de 400 mg de vorinostat avec des aliments a entraîné une augmentation additionnelle de 21 % de l’ASC moyenne. Les valeurs de la Cmax et du Tmax étaient comparables à celles obtenues à la suite de l’administration de doses uniques avec des aliments. L’administration orale de doses multiples de 400 mg de vorinostat avec des aliments a entraîné une ASC et une Cmax moyennes ainsi qu’un Tmax médian de 6,46 μM•h, de 1,13 μM et de 4,21 heures, respectivement.
Distribution
La liaison du vorinostat aux protéines plasmatiques humaines est d’environ 71 % à des concentrations variant entre 0,5 et 50 µg/mL.
Métabolisme
Le métabolisme du vorinostat s’effectue principalement par glucuronidation, formant le conjugué O-glucuronide, et par hydrolyse suivie d’une β-oxydation formant l’acide 4-anilino-4-oxobutanoïque. La mesure des concentrations sériques moyennes des deux métabolites et du vorinostat à l’état d’équilibre chez l’humain a montré que les concentrations des métabolites O-glucuronide et acide 4-anilino-4-oxobutanoïque sont environ 4 fois et 13 fois supérieures, respectivement, à celle du vorinostat. Les deux métabolites sont inactifs sur le plan pharmacologique.
Les résultats des études in vitro utilisant des microsomes hépatiques humains ont montré une biotransformation négligeable par les isoenzymes du cytochrome P450 (CYP).
Élimination
Le métabolisme est la principale voie d’élimination du vorinostat, moins de 1 % de la dose se retrouvant sous forme inchangée dans l’urine. L’élimination urinaire moyenne à l’état d’équilibre des deux principaux métabolites inactifs sur le plan pharmacologique, soit le conjugué O-glucuronide et l’acide 4-anilino-4-oxobutanoïque, correspondait à 16 ± 5,8 % et à 36 ± 8,6 %, respectivement, de la dose de vorinostat. L’élimination urinaire totale de ces deux métabolites correspondait à environ 52 ± 13,3 % de la dose de vorinostat. La demi-vie moyenne d’élimination (t½) était d’environ 2,0 heures pour le vorinostat et le conjugué O-glucuronide et de 11 heures pour l’acide 4-anilino-4-oxobutanoïque.
Interactions médicamenteuses et autres données sur la pharmacocinétique
Aucune étude clinique formelle n’a été réalisée en vue d’évaluer les interactions médicamenteuses avec le vorinostat. Dans les modèles animaux et les modèles humains in vitro, la glucuronidation et l’hydrolyse, suivies d’une β-oxydation, constituaient les principales voies du métabolisme du vorinostat. Par conséquent, il est possible que le vorinostat interagisse avec les médicaments métabolisés par les mêmes voies.
Le vorinostat n’inhibe l’activité des enzymes microsomales hépatiques humaines du système CYP (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 et 3A4) contribuant au métabolisme des médicaments qu’à de fortes concentrations (CI50 > 75 µM). On a évalué l’activité des enzymes CYP1A1, 1A2, 2B6, 2C9, 2C19 et 3A4 à l’aide de cultures primaires d’hépatocytes humains. On a observé une diminution de l’activité des enzymes CYP2C9 et 3A4 à des concentrations de vorinostat supérieures (≥ 10 µM) aux concentrations pharmacologiquement adéquates. De façon générale, le vorinostat ne devrait pas modifier la pharmacocinétique des autres médicaments. Comme il n’est pas éliminé par les voies du système CYP, il ne devrait pas causer d’interactions médicamenteuses lorsqu’il sera administré conjointement avec d’autres médicaments reconnus comme des inhibiteurs ou des inducteurs des enzymes CYP.
Les résultats des études in vitro démontrent que le vorinostat n’est pas un substrat de la glycoprotéine P humaine. En outre, il n’exerce aucun effet inhibiteur sur le transport de la vinblastine (un substrat marqueur de la glycoprotéine P) modulé par la glycoprotéine P à des concentrations allant jusqu’à 100 μM. Par conséquent, il est peu probable que le vorinostat inhibe l’activité de la glycoprotéine P à la concentration sérique pharmacologiquement appropriée chez l’humain de 2 μM (Cmax).
Populations et états pathologiques particuliers
D’après une analyse exploratoire de données limitées, le sexe, la race et l’âge ne semblent pas exercer d’effets importants sur la pharmacocinétique du vorinostat.
- Enfants et adolescents : Le vorinostat n’a pas été évalué chez les patients de moins de 18 ans.
- Personnes âgées : Parmi les patients atteints d’un LCCT (n = 107) ayant participé aux études cliniques, 46 % étaient âgés de 65 ans et plus, et 15 %, de 75 ans et plus. De façon générale, aucune différence quant à l’innocuité et à l’efficacité n’a été observée entre les personnes âgées et les sujets plus jeunes. D’autres comptes rendus cliniques n’ont pas signalé de différence dans la réponse au médicament entre les personnes âgées et les sujets plus jeunes. Toutefois, on ne peut exclure la possibilité que certaines personnes âgées soient plus sensibles au traitement.
Insuffisance hépatique : La pharmacocinétique d’une dose unique de 400 mg de vorinostat administrée à jeun a été étudiée chez les patients atteints de cancers autres que le LCCT. Aucune différence significative sur le plan statistique n’a été observée entre les divers groupes de patients atteints d’insuffisance hépatique pour ce qui est des paramètres pharmacocinétiques. L’augmentation de la gravité de l’insuffisance hépatique n’a pas semblé être associée à une variation des paramètres pharmacocinétiques.
On a également étudié l’innocuité des doses multiples de vorinostat chez les patients atteints de cancers autres que le LCCT et présentant divers degrés d’insuffisance hépatique. Les doses maximales quotidiennes évaluées chez les patients présentant une insuffisance légère, modérée et grave étaient de 400, 300 et 200 mg, respectivement. Au total, neuf patients ont présenté un effet toxique limitant la dose; l’effet toxique limitant la dose le plus fréquemment signalé a été une thrombopénie de grade 4. Un (6,7 %) patient atteint d’insuffisance hépatique légère, à qui l’on avait administré la dose de 400 mg, et deux (13,3 %) patients atteints d’insuffisance hépatique modérée, à qui l’on avait administré la dose de 300 mg, ont présenté une thrombopénie de grade 4. Chez les patients atteints d’insuffisance hépatique grave, cet effet toxique limitant la dose s’est manifesté chez trois (27,3 %) patients.
- Insuffisance rénale : Le vorinostat n’a pas été évalué chez les patients atteints d’insuffisance rénale.
11 Conservation, stabilité et mise au rebut
Conserver le médicament à la température ambiante (15 °C-30 °C).
12 Instructions particulières de manipulation du produit
On doit éviter tout contact direct de la poudre des gélules ZOLINZA® avec la peau ou les muqueuses. En cas de contact, rincez en profondeur. Les gélules ZOLINZA® ne doivent pas être ouvertes ou écrasées (voir 16 Toxicologie non clinique).
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : vorinostat
Nom chimique : N-hydroxy-N’-phényloctanediamide
Formule moléculaire et masse moléculaire : C14H20N2O3; 264,32
Formule développée :
N
H
H
N
O
O
OH
Propriétés physicochimiques : le vorinostat est une poudre blanche ou blanc cassé. Il est très peu soluble dans l’eau, légèrement soluble dans l’éthanol, l’isopropanol et l’acétone, complètement soluble dans le méthane et insoluble dans le dichlorométhane.
14 Études cliniques
14.1 Études cliniques par indication
Protocole d’étude
Dans le cadre d’une étude multicentrique de phase IIb menée au su auprès d’un seul groupe de traitement, 74 patients atteints d’un LCCT de tout stade ont reçu 400 mg de ZOLINZA® une fois par jour. Conformément au protocole, il était permis de modifier la dose (300 mg une fois par jour pendant 7 jours/semaine, 300 mg pendant 5 jours consécutifs/semaine) après la disparition des effets toxiques reliés à la dose. Le paramètre principal était le taux de réponse au traitement, mesuré à l’aide d’un outil modifié de pondération de la gravité (score mSWAT), chez les patients atteints d’un LCCT à un stade avancé (stade IIB et plus) présentant une maladie évolutive, persistante ou récurrente, pendant ou après au moins deux traitements systémiques. Les patients devaient avoir reçu du béxarotène au cours de l’un de ces traitements, sauf s’ils ne toléraient pas ce médicament ou s’ils n’étaient pas candidats pour un tel traitement.
L’étendue de l’atteinte cutanée a été évaluée quantitativement par les investigateurs à l’aide d’un score mSWAT. L’investigateur a mesuré le pourcentage de la surface corporelle totale atteinte pour chaque type de lésions, soit les taches, les plaques et les tumeurs, dans 12 régions du corps, en utilisant la paume de la main du patient comme « surface de référence ». Pour chaque type de lésion, le pourcentage de la surface corporelle totale atteinte a été multiplié par un facteur de pondération de la sévérité (1 = tache, 2 = plaque et 4 = tumeur), puis les résultats ont été additionnés pour déterminer le score mSWAT. L’efficacité du traitement était déterminée par une réponse clinique complète (RCC), définie par l’absence de tout signe de maladie cutanée, ou par une réponse partielle (RP), définie par une réduction du score cutané mSWAT ≥ 50 % par rapport à la valeur initiale. La réponse au traitement devait être maintenue pendant au moins quatre semaines pour être considérée comme une RCC ou une RP. Pour les patients atteints du syndrome de Sézary ayant présenté une RCC ou une RP, on a effectué une cytométrie en flux des cellules du sang périphérique afin de vérifier la population de lymphocytes T malins (CD4+CD26-). Cependant, la présence de lymphocytes T (CD4+CD26-) ou l’augmentation de leur nombre dans le sang périphérique n’ont pas prévalu contre la réponse cutanée complète ou partielle.
Les paramètres secondaires étaient, entre autres, le soulagement du prurit, la durée de la réponse au traitement, le délai avant la survenue d’une réponse objective et les profils d’innocuité et de tolérance du médicament. La durée de la réponse correspondait à l’intervalle entre le jour où les critères définissant une RCC ou une RP ont été satisfaits (en choisissant la première réponse observée) et le jour où l’augmentation du score mSWAT (évaluation de l’atteinte cutanée) a dépassé de 50 % la différence entre la valeur initiale et la valeur la plus basse.
Le Tableau 5 présente les caractéristiques démographiques et cliniques des patients au début de l’étude.
Tableau 5 – Données démographiques et cliniques des patients au début de l’étude (tous les patients traités)
| Caractéristiques | Vorinostat (N = 74) |
| Âge (ans) | |
| Moyenne (ÉT) Médiane (plage) | 61,2 (11,3) 60,0 (39,0 à 83,0) |
| Sexe, n (%) | |
| Hommes Femmes | 38 (51,4 %) 36 (48,6 %) |
| Stade du LCCT, n (%) | |
IB IIA IIB III IVA IVB | 11 (14,9 %) 2 (2,7 %) 19 (25,7 %) 22 (29,7 %) 16 (21,6 %) 4 (5,4 %) |
| Race, n (%) | |
Asiatique Noire Autre Blanche | 1 (1,4 %) 11 (14,9 %) 1 (1,4 %) 61 (82,4 %) |
| Temps écoulé depuis le diagnostic initial de LCCT (années) | |
| Médiane (plage) | 2,6 (0,0 à 27,3) |
Caractéristiques cliniques Présence de ganglions lymphatiques anormaux à l’examen clinique, n (%) Présence d’une atteinte ganglionnaire histologique, n (%) Présence d’une tumeur cutanée, n (%) Présence du syndrome de Sézary, n (%) Nombre de traitements systémiques antérieurs, médiane (plage) Surface corporelle atteinte (%), médiane (plage) Tache | 34 (45,9 %) 19 (25,7 %) 22 (29,7 %) 30 (40,5%) 3,0 (1,0 à 12,0) 15,6 (0,0 à 100,0) |
| Caractéristiques | Vorinostat (N = 74) |
| Plaque Tumeur | 5,9 (0,0 à 98,0) 0,0 (0,0 à 91,5) |
Résultats de l’étude
Les taux globaux de réponse objective au traitement chez tous les patients et chez les sujets présentant un LCCT de stade IIB et plus élevé, traités au moyen de ZOLINZA®, étaient de 29,7 % (22/74, voir le Tableau 6) et de 29,5 % (18/61), respectivement. Un patient atteint d’une tumeur T3 avec une atteinte cutanée limitée (1,65 % de la surface corporelle totale) a présenté une RCC. Les délais médians avant d’obtenir une réponse objective chez l’ensemble des sujets et chez les patients atteints d’un LCCT de stade IIB et plus élevé étaient de 55 et de 56 jours (plage : 28 à 171 jours), respectivement. En règle générale, le délai médian avant d’observer une réponse était inférieur à deux mois; cependant, dans de rares cas, six mois se sont écoulés avant d’obtenir une réponse objective à ZOLINZA®.
La durée médiane du traitement au moyen de ZOLINZA® dans cette étude a été de 119 jours (plage : 2 à 365 jours). La durée médiane de la réponse au traitement chez les 18 sujets de l’étude atteints d’un LCCT de stade IIB, ou plus élevé, n’a pas été atteinte pendant l’étude (voir la Figure 3).
Tableau 6 – Nombre de patients traités avec ZOLINZA® ayant présenté une réponse objective à l’égard des manifestations cutanées (tous les patients atteints d’un LCCT)
| Population | Patients traités avec ZOLINZA® ayant présenté une réponse objective |
| N | n (%) (IC à 95 %) Délai avant la réponse objective† (jours) Médiane (plage) |
Tous les cas 74 Stade IIB ou plus‡ 61 Syndrome de Sézary 30 Tumeur T3 22 | 22 (29,7 %) (19,7 à 41,5) 55 (28 à 171) 18 (29,5 %) (18,5 à 42,6) 56 (28 à 171) 10 (33,3 %) (17,3 à 52,8) 56 (28 à 171) 5 (22,7 %) (7,8 à 45,4) 31 (29 à 87) |
| † Réponse objective : Réponse clinique complète ou réponse partielle à l’égard des manifestations cutanées | |
| ‡ Stades IIB, III, IVA et IVB | |
| IC = Intervalle de confiance | |
Figure 3 – Durée de la réponse – Courbe de Kaplan-Meier observée pendant le traitement avec le vorinostat chez les patients qui ont présenté une réponse objective (patients atteints d’un cancer de stade IIb et plus élevé)
L’utilisation d’un antipruritique et de tout autre médicament en vue de soulager le prurit était permise au cours de l’étude. Parmi tous les patients atteints de LCCT traités avec ZOLINZA® qui présentaient un prurit d’une intensité ≥ 3 sur une échelle de 10 points au début de l’étude, on a observé une atténuation des démangeaisons, définie par une diminution d’au moins trois points, chez 32,3 % (21/65) et une disparition du prurit chez 9,2 % (6/65) des sujets. De même, chez les patients atteints d’un LCCT de stade IIB et plus élevé, 30,2 % (16/53) ont présenté une atténuation et 11,3 % (6/53), une guérison complète du prurit. Ce soulagement a été maintenu pendant au moins quatre semaines, sans que l’on doive augmenter la médication contre le prurit. Parmi 23 patients atteints d’un LCCT chez qui on a observé un soulagement des symptômes du prurit, dix ont aussi présenté une réponse objective au traitement avec ZOLINZA® alors que 13 sujets n’ont pas obtenu de réponse objective.
16 Toxicologie non clinique
Toxicologie générale
Toxicité aiguë
Aucun décès n’a été observé chez les souris et les rats après l’administration par voie orale d’une dose unique de vorinostat de 2 000 mg/kg (seule dose évaluée), ce qui équivaut à 6 000 mg/m2 chez la souris et à 12 000 mg/m2 chez le rat, et à plus de 24 fois la dose quotidienne recommandée chez l’humain, calculée en mg/m2.
Des études sur une dose unique administrée par voie intraveineuse (IV) ont aussi été effectuées chez la souris, le rat et le chien. Aucun décès n’a été observé chez les rats à des doses équivalant à la dose quotidienne recommandée chez l’humain, calculée en mg/m2. Chez la souris, la DL10 a été estimée à 1 534 mg/kg (4 626 mg/m2) alors que chez le chien, la dose létale était > 200 mg/kg (4 000 mg/m2) après une perfusion continue d’une durée de 4 heures et < 72 mg/kg (1 440 mg/m2) après une perfusion continue de 120 heures. Toutes ces doses sont supérieures à la dose quotidienne recommandée chez l’humain, calculée en mg/m2. 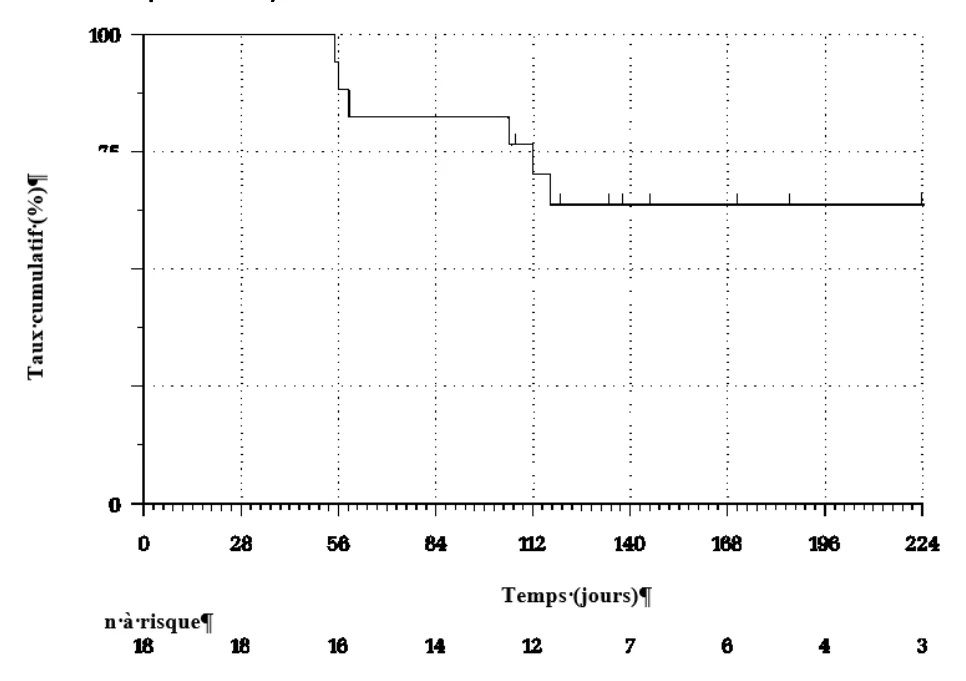
Toxicité chronique
Une série d’études ont été effectuées en vue d’évaluer la toxicité potentielle de doses répétées administrées par voie orale sur une période pouvant atteindre 26 semaines. Ces études ont évalué les doses de 20, 50 et 150 mg/kg/jour chez les rats, et les doses de 20, 60 et 160 mg/kg/jour chez les chiens. Toutes les doses étaient inférieures à l’exposition au médicament chez l’humain selon l’ASC0-24 h. Les principaux effets indésirables observés ont été les suivants : anorexie, diminution de la consommation d’aliments, perte de poids, réduction de l’activité, troubles hématologiques et gastro-intestinaux.
On n’a pas établi de façon précise la dose sans effet (< 20 mg/kg/jour) chez les rats. À partir de 20 mg/kg/jour, on a observé une réduction du nombre des plaquettes, des leucocytes et des lymphocytes. L’immunophénotypage a montré une réduction du nombre total des lymphocytes T, des cellules TH et Tc et des lymphocytes B. L’examen microscopique a révélé une hyperplasie érythroïde et une hypoplasie myéloïde dans la moelle osseuse du fémur et du sternum. À partir de 50 mg/kg/jour, on a observé les effets suivants reliés à la dose : réductions de la consommation d’aliments, du gain de poids corporel, du taux de globulines sériques et augmentation du temps de prothrombine. Enfin, à la dose de 150 mg/kg/jour, on a noté une hémolyse extravasculaire, une augmentation du nombre absolu des réticulocytes et une déplétion du tissu lymphoïde (rate, thymus).
Dans une étude de 4 semaines chez le chien, la dose de 100 mg/kg/jour (dose élevée) a entraîné des effets indésirables cliniques graves, une diminution du poids corporel et de la consommation d’aliments, une toxicité hématologique et des lésions gastro-intestinales. Les animaux ont été sacrifiés après 17 jours de traitement. La dose sans effet était de 40 mg/kg/jour (dose modérée). Dans l’étude de 26 semaines réalisée chez les chiens, on avait également observé des lésions gastro-intestinales sur toute la longueur du tube digestif à la dose de 160 mg/kg/jour (dose sans effet : 60 mg/kg/jour).
On a étudié le caractère réversible de la toxicité chez les rats et les chiens qui avaient reçu la dose élevée. La plupart des effets indésirables étaient réversibles. On a observé un rétablissement partiel du poids corporel (rats mâles) et de certains paramètres des cellules sanguines érythroïdes et myéloïdes (rats mâles). Chez les chiens, on a noté la guérison de toutes les lésions gastro-intestinales dans l’étude de 26 semaines, mais non dans celle de 4 semaines.
Génotoxicité
Le potentiel mutagène et clastogène du vorinostat ont été évalués à l’aide des épreuves suivantes : rétromutation bactérienne in vitro (test d’Ames), recherche d’aberrations chromosomiques dans des cellules d’ovaires de hamster chinois et des lymphocytes périphériques humains et recherche in vivo d’aberrations chromosomiques dans des cellules de la moelle osseuse de souris.
Dans l’épreuve de rétromutation bactérienne (test d’Ames), le vorinostat a donné un résultat faiblement positif pour S. typhimurium à la plus forte concentration évaluée.
Le vorinostat s’est révélé clastogène dans la recherche d’aberrations chromosomiques dans les cellules d’ovaires de hamsters chinois (cellules transformées), mais non dans les lymphocytes normaux du sang périphérique humain (cellules non transformées). Les aberrations chromosomiques dans les cellules d’ovaires de hamsters chinois ont été associées à une suppression de la croissance cellulaire, suggérant que l’apparition des aberrations chromosomiques pourrait être indirectement reliée à une altération de la synthèse de l’ADN.
Le test in vivo du micronoyau chez la souris a été effectué chez les souris mâles qui avaient reçu par voie orale une dose de vorinostat de 500, 1 000 et 2 000 mg/kg. Le vorinostat a donné des résultats faiblement positifs aux doses ≥ 500 mg/kg.
Cancérogénicité
Aucune étude de cancérogénicité n’a été effectuée avec le vorinostat.
Toxicité pour la reproduction et le développement
Études sur la reproduction
Ces études ont porté sur l’administration orale à des rates de doses de vorinostat de 15, 50 et 150 mg/kg/jour. On a observé une toxicité chez les rates à la dose de 150 mg/kg/jour. Par contre, on n’a pas observé d’effets reliés au vorinostat sur l’accouplement et sur les indices de fertilité ou de fécondité à des doses allant jusqu’à 150 mg/kg/jour (inférieures à l’exposition au médicament chez l’humain selon l’ASC0-24 h). On a noté une augmentation du nombre de corps jaunes à partir de la dose de 15 mg/kg par jour. Un nombre accru de résorptions fœtales et une augmentation dans le pourcentage de pertes embryonnaires pendant la période péri-implantatoire ont été observés à partir de la dose de 50 mg/kg/jour. On a aussi observé une augmentation dans le pourcentage de pertes embryonnaires pendant la période post-implantatoire et un nombre réduit de fœtus vivants par portée à la dose de 150 mg/kg/jour. La dose sans effet sur la capacité de reproduction, définie d’après le nombre de corps jaunes, était < 15 mg/kg/jour (inférieure à l’exposition au médicament chez l’humain selon l’ASC0-24 h).
Dans ces études, les rats mâles ont reçu par voie orale des doses de vorinostat de 20, 50 et 150 mg/kg/jour. On n’a observé aucun effet relié au vorinostat sur la capacité d’accouplement, la fertilité, la survie des embryons/fœtus, le nombre et la motilité des spermatozoïdes, le poids des testicules ou l’histomorphologie des testicules et des épididymes. De plus, lorsque les rats mâles ayant reçu le vorinostat ont été accouplés avec des femelles non traitées, on n’a observé aucun effet sur la survie des embryons/fœtus à des doses allant jusqu’à 150 mg/kg/jour (inférieures à l’exposition au médicament chez l’humain selon l’ASC0-24 h).
Études sur le développement
Dans les études sur le développement, on a administré des doses de 5, 15 et 50 mg/kg/jour et de 20, 50 et 150 mg/kg/jour par voie orale à des rats et des lapins, respectivement. Les effets sur le développement reliés au traitement ont été, entre autres, une réduction du poids moyen des fœtus vivants, une faible incidence d’ossifications incomplètes et de malformations squelettiques aux doses maximales évaluées. Une incidence accrue de malformations de la vésicule biliaire a été observée chez les lapins. Les doses sans effet étaient de 15 et de 20 mg/kg/jour chez les rats et les lapins, respectivement (inférieures à l’exposition au médicament chez l’humain selon l’ASC0-24 h).
Transfert placentaire
Le vorinostat à des doses inférieures à l’exposition au médicament chez l’humain (selon l’ASC0-24 h) a traversé rapidement la barrière placentaire chez les rats et les lapins et a atteint un état d’équilibre transplacentaire dans les 30 minutes suivant l’administration de la dose.