


Monographie de produit - Jamp Repaglinide
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Tableau 1 – Renseignement sommaires sur le produit
| Voie d’administration | Forme posologique et concentration | Tous les ingrédients non médicinaux |
| Orale | Comprimés de 0,5 mg, 1 mg et 2 mg | Amberlite (polacriline-potassium), amidon de maïs, cellulose microcristalline, dioxyde de silice colloïdale, glycérol 99,5%, meglumine, phosphate dicalcique anhydre, poloxamer 407, povidone (polyvidone), stéarate de magnésium, oxyde de fer jaune (1 mg), oxyde de fer rouge (2 mg). |
INDICATIONS ET UTILISATION CLINIQUE
JAMP REPAGLINIDE (repaglinide) est indiqué :
- Comme traitement d'appoint au régime alimentaire et à l’exercice pour réduire la glycémie chez les patients atteints du diabète de type 2 dont l’hyperglycémie ne peut être contrôlée de façon satisfaisante par le régime alimentaire et l’exercice seuls.
- En combinaison avec la metformine pour réduire la glycémie chez les patients dont l'hyperglycémie ne peut être contrôlée par le régime alimentaire, l'exercice et la metformine en monothérapie.
- En combinaison avec la rosiglitazone dans les cas où la metformine n’est pas tolérée ou est contre-indiquée, lorsque la glycémie n’est pas contrôlée adéquatement par le régime alimentaire, l’exercice et la prise de rosiglitazone ou de repaglinide en monothérapie.
Gériatrie (> 65 ans) : Il est recommandé de faire preuve de vigilance et de prudence dans le cas des patients âgés de 65 à 75 ans présentant des troubles rénaux ou hépatiques ou d’autres affections médicales (voir MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations particulières et états pathologiques).
JAMP REPAGLINIDE n’est pas recommandé aux patients âgés de plus de 75 ans en raison du manque de données sur l’innocuité ou l’efficacité du traitement (voir MISES EN GARDE ET PRECAUTIONS - Populations particulières).
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de JAMP REPAGLINIDE n’ont pas été démontrées chez des patients âgés de moins de 18 ans. Il est déconseillé d’administrer JAMP REPAGLINIDE à des patients pédiatriques (voir MISES EN GARDE ET PRECAUTIONS – Populations particulières).
CONTRE-INDICATIONS
JAMP REPAGLINIDE (repaglinide) est contre-indiqué chez les patients qui :
- présentent une hypersensibilité connue au médicament ou à l’un de ses ingrédients. Pour la liste complète, voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie.
- présentent une acidocétose diabétique, avec ou sans coma ;
- sont atteints du diabète de type 1 ;
- souffrent d’un trouble hépatique grave ;
- prennent le gemfibrozil (voir EFFETS INDÉSIRABLES et INTERACTIONS MÉDICAMENTEUSES) ;
- prennent le clopidogrel (voir INTERACTIONS MÉDICAMENTEUSES).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
JAMP REPAGLINIDE est efficace comme régulateur prandial du glucose et devrait être pris avant les repas (2, 3 ou 4 fois par jour). Par conséquent, si un repas est sauté ou retardé, la dose de repaglinide devrait être sautée ou retardée, selon le cas.
Carcinogenèse et mutagenèse
Voir TOXICOLOGIE.
Appareil cardiovasculaire
L’administration des sécrétagogues de l’insuline en général a été associée à une augmentation de la mortalité cardiovasculaire comparativement au traitement par un régime alimentaire seul ou combiné à l’insuline. Au cours des essais cliniques contrôlés comparant le repaglinide au glyburide et à d’autres sulfonylurées, le repaglinide n’était pas associé à plus de mortalité. L’incidence totale des manifestations cardiovasculaires graves, y compris la mort, était de 4,2 pour 100 années-patients.
Au cours des essais cliniques, l’incidence des effets cardiovasculaires graves liés au traitement par le repaglinide était plus élevée que celle du glyburide, mais moins élevée que celle du glipizide (voir EFFETS INDÉSIRABLES et ESSAIS CLINIQUES).
Système endocrinien et métabolisme
Hypoglycémie : JAMP REPAGLINIDE peut causer une hypoglycémie. La sélection appropriée des patients, la posologie ainsi que les directives données aux patients sont importantes pour éviter des épisodes d’hypoglycémie.
L’insuffisance hépatique peut causer des taux élevés de repaglinide sanguin et peut aussi réduire la capacité gluconéogène. Ces deux phénomènes augmentent le risque de graves réactions d’hypoglycémie (voir MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique, biliaire et pancréatique). JAMP REPAGLINIDE est contre-indiqué chez les patients souffrant d’un trouble hépatique grave (voir CONTRE-INDICATIONS).
Les personnes âgées, affaiblies ou souffrant de malnutrition, ainsi que celles atteintes d’une insuffisance surrénale, pituitaire ou hépatique sont particulièrement sensibles à l’action hypoglycémiante des médicaments hypoglycémiants.
L’hypoglycémie peut être difficile à déceler chez les personnes âgées et chez les personnes prenant des bloqueurs bêta-adrénergiques.
Il est plus probable qu’une hypoglycémie survienne quand l’apport calorique est déficient ou quand des repas sont sautés. Étant donné sa prise préprandiale, les patients sous JAMP REPAGLINIDE peuvent adapter leur traitement aux changements dans leurs habitudes alimentaires et ainsi diminuer le risque d’hypoglycémie quand un repas est sauté (voir POSOLOGIE ET ADMINISTRATION).
Il est également plus probable qu’une hypoglycémie survienne après des exercices prolongés ou épuisants, après l’ingestion d’alcool ou quand on prend plus d’un hypoglycémiant.
Perte de contrôle glycémique : Une perte de contrôle glycémique peut survenir quand un patient stabilisé avec JAMP REPAGLINIDE est exposé à un stress comme la fièvre, un traumatisme, une infection ou une intervention chirurgicale. Il peut alors s’avérer nécessaire d’interrompre temporairement le traitement par JAMP REPAGLINIDE et d’administrer de l’insuline.
Fonctions hépatique, biliaire et pancréatique
Les insuffisants hépatiques peuvent être exposés à des concentrations de repaglinide plus élevées que celles observées chez les patients dont la fonction hépatique est normale et qui prennent des doses habituelles de repaglinide. JAMP REPAGLINIDE doit être utilisé avec précaution chez les patients présentant une insuffisance hépatique. On doit appliquer des intervalles prolongés entre les ajustements posologiques pour permettre une évaluation complète de la réponse (voir MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme et Surveillance et examens de laboratoire, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations particulières et états pathologiques). JAMP REPAGLINIDE est contre-indiqué chez les patients souffrant d’un trouble hépatique grave (voir CONTRE-INDICATIONS).
Système nerveux
Des réactions graves d’hypoglycémie accompagnées de coma, de convulsions ou d’autres perturbations neurologiques surviennent rarement, mais elles constituent des urgences médicales nécessitant une hospitalisation immédiate. Si on diagnostique ou soupçonne un coma hypoglycémique, on doit rapidement administrer une injection intraveineuse de solution de glucose, suivie d’une perfusion continue, conformément aux normes de la pratique médicale.
Fonction rénale
Insuffisance rénale
Normalement, il n’est pas nécessaire d’ajuster la dose initiale de JAMP REPAGLINIDE chez les patients dont la fonction rénale est diminuée. Cependant, on doit porter une attention particulière aux augmentations subséquentes de JAMP REPAGLINIDE chez les patients diabétiques de type 2 qui présentent une altération de la fonction rénale ou une insuffisance rénale nécessitant l’hémodialyse (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations particulières et états pathologiques).
Considérations préopératoires
Voir MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme, Perte de contrôle glycémique.
Populations particulières
Femmes enceintes : JAMP REPAGLINIDE n’est pas recommandé pendant la grossesse. L’innocuité de JAMP REPAGLINIDE chez les femmes enceintes n’a pas été établie (voir TOXICOLOGIE).
Femmes qui allaitent : L’innocuité de JAMP REPAGLINIDE chez les femmes qui allaitent n’a pas été établie. Au cours d’études de reproduction chez le rat, des taux décelables de repaglinide ont été retrouvés dans le lait maternel des rates, et une diminution de la glycémie a été observée chez leurs petits. On ignore si le repaglinide est excrété dans le lait humain. JAMP REPAGLINIDE n’est pas recommandée aux femmes qui allaitent, en raison du risque d’hypoglycémie pour les nourrissons (voir TOXICOLOGIE).
Pédiatrie (< 18 ans) : L'administration de JAMP REPAGLINIDE à des patients d’âge pédiatrique n’est pas recommandée, puisque l’innocuité et l’efficacité de ce médicament n’ont pas été établies chez ces patients. Aucune étude n’a été effectuée sur le repaglinide chez des patients d’âge pédiatrique.
Gériatrie (> 65 ans) : Aucun ajustement spécial de la dose n’est requis chez les personnes âgées. Quatre cent quinze (415) personnes âgées de plus de 65 ans ont participé à des études cliniques sur le repaglinide d’une durée d’au moins 24 semaines. Au cours d’essais comparatifs avec traitement actif de référence d’une durée d’un an, on n’a observé aucune différence dans l’efficacité ou dans les effets indésirables entre ces patients âgés et les patients de moins de 65 ans, sauf pour une augmentation des manifestations cardiovasculaires anticipées en raison de l’âge, qui ont été observées à la fois avec le repaglinide et les médicaments de comparaison. Il n’y a pas eu d’augmentation de la fréquence ou de la gravité de l’hypoglycémie chez les sujets âgés. Les autres rapports d’expérience clinique ne font pas état de différences de réponse entre les patients âgés et les plus jeunes, mais on ne peut exclure une plus grande sensibilité de certaines personnes âgées au traitement par repaglinide, en particulier si elles souffrent de troubles rénaux, hépatiques ou autres
(voir MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Aucune étude clinique n’a été menée chez des patients diabétiques de type 2 âgés de plus de 75 ans.
Insuffisance hépatique : JAMP REPAGLINIDE doit être utilisé avec précaution chez les patients présentant une insuffisance hépatique. JAMP REPAGLINIDE est contre-indiqué chez les patients souffrant d’un trouble hépatique grave (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique, biliaire et pancréatique et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations particulières et états pathologiques).
Insuffisance rénale : Les ajustements posologiques doivent être faits avec prudence chez les patients diabétiques de type 2 qui présentent une altération de la fonction rénale ou une insuffisance rénale nécessitant l’hémodialyse (voir MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations particulières et états pathologiques).
Surveillance et examens de laboratoire
En plus de l’auto surveillance du glucose sanguin ou urinaire par le patient, le médecin doit surveiller la glycémie pour déterminer la dose efficace minimale. Une surveillance périodique est nécessaire pour déceler un échec primaire (effet hypoglycémiant insuffisant à la dose maximale recommandée) et un échec secondaire (perte d’efficacité après une période initiale d’efficacité).
On devrait envisager de surveiller plus étroitement la glycémie des patients qui présentent un risque accru d’hypoglycémie ou qui risquent de perdre leur contrôle glycémique (voir MISES EN GARDE ET PRECAUTIONS - Système endocrinien et métabolisme). Les taux d’hémoglobine glycosylée (HbA1c) sont utiles pour le suivi de la réponse à long terme.
Une évaluation de la fonction hépatique devrait être effectuée avant le début du traitement et périodiquement chez les patients dont la fonction hépatique est diminuée (voir MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique, biliaire et pancréatique).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
L’effet indésirable observé le plus souvent est l’hypoglycémie. Quel que soit le traitement antidiabétique, la survenue de cet effet indésirable dépend de facteurs individuels, comme les habitudes alimentaires, la posologie, l’exercice et le stress.
Au cours des essais comparatifs d’un an, l’incidence des manifestations n’était pas supérieure à 1 %, sauf pour les douleurs thoraciques (1,8 %) et l’angine (1,8 %). L’incidence totale des autres manifestations cardiovasculaires (hypertension, anomalies de l’ECG, infarctus du myocarde, arythmies et palpitations) était ≤ 1 % et n’était pas différente entre le repaglinide et les médicaments de comparaison.
L’incidence de l’ensemble des manifestations cardiovasculaires graves, y compris l’ischémie, était un peu plus élevée pour le repaglinide (4 %) que pour les sulfonylurées (3 %) dans le cadre des essais cliniques comparatifs contrôlés. Dans les essais contrôlés d’un an, le repaglinide n’était pas associé à un taux de mortalité plus élevé que ceux observés avec les autres hypoglycémiants oraux.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables du médicament qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux rapportés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés des essais cliniques sont utiles pour déterminer les effets indésirables d’un médicament et pour en estimer la fréquence.
Le repaglinide a été administré à 2931 sujets dans le monde au cours d’essais cliniques. Environ 1500 de ces sujets atteints de diabète de type 2 ont été traités durant au moins 3 mois, 1000, durant au moins 6 mois et 800, durant au moins un an. La majorité de ces sujets (1228) ont reçu du repaglinide à raison de 0,5 mg à 4 mg trois fois par jour, à l’heure des repas, dans le cadre de l’un des cinq essais contrôlés avec un traitement actif, d’une durée d’un an. Les médicaments de comparaison de ces essais d’un an étaient des sulfonylurées (SU) orales.
Le repaglinide a bien été toléré au cours de ces essais cliniques, et l’analyse des effets indésirables ne démontre aucune relation entre la dose et la fréquence de ces effets. Sur une période d’un an, les profils d’effets indésirables des groupes repaglinide et SU à l’étude étaient généralement comparables. Le taux de retrait pour effet indésirable était de 13 % chez les patients recevant le repaglinide et de 14 % chez ceux recevant une SU. Les effets indésirables qui ont entraîné un retrait le plus souvent sont l’hyperglycémie, l’hypoglycémie et les symptômes associés. Une hypoglycémie légère ou modérée est survenue chez 16 % des patients recevant le repaglinide et 20 % de ceux recevant une SU.
Le tableau ci-dessous énumère les effets indésirables fréquemment constatés chez les patients recevant le repaglinide comparativement au placebo (au cours des essais de moins de 6 mois) et au glyburide, au gliclazide ou au glipizide au cours des essais d’un an. Le profil d’effets indésirables du repaglinide était en grande partie comparable à celui des SU.
Tableau 2 – Effets indésirables apparus pendant le traitement par repaglinide à une fréquence ≥ 1 % ayant un lien possible ou probable
| EFFET | Repaglinide n = 1228 | SU n = 597 | Repaglinide n = 352 | PLACEBO n = 108 |
| Études contrôlées par un traitement actif | Études contrôlées par un placebo | |||
| n (%) | n (%) | n (%) | n (%) | |
| Troubles oculaires | ||||
| Vision anormale | 5 (< 1,0) | 2 (< 1,0) | 7 (2,0) | 1 (< 1,0) |
| Troubles généraux | ||||
| Fatigue | 21 (1,7) | 4 (< 1,0) | 9 (2,6) | 3 (2,8) |
| Troubles gastro-intestinaux | ||||
| Diarrhée | 11 (< 1,0) | 7 (1,2) | 6 (1,7) | -* |
| Constipation | 7 (< 1,0) | 6 (1,0) | 4 (1,1) | -* |
| Douleurs abdominales | 12 (1,0) | 6 (1,0) | 4 (1,1) | 1 (< 1,0) |
| Flatulence | 7 (< 1,0) | 2 (< 1,0) | 4 (1,1) | -* |
| Nausées | 12 (1,0) | 7 (1,2) | 4 (1,1) | 2 (1,9) |
| Dyspepsie | 13 (1,1) | 5 (< 1,0) | -* | -* |
| Troubles du système nerveux | ||||
| Céphalée | 28 (2,3) | 12 (2,0) | 9 (2,6) | 1 (< 1,0) |
| Étourdissements | 16 (1,3) | 9 (1,5) | 8 (2,3) | 3 (2,8) |
| Tremblements | 14 (1,1) | 6 (1,0) | 1 (< 1,0) | -* |
| Trouble du métabolisme et de la nutrition | ||||
| Hypoglycémie | 179 (14,6) | 102 (17,1) | 24 (6,8) | 2 (1,9) |
| Hyperglycémie | 35 (2,9) | 18 (3,0) | 4 (1,1) | 5 (4,6) |
| Troubles de la peau et des tissus sous-cutanés | ||||
| Sudation accrue | 13 (1,1) | 4 (< 1,0) | -* | -* |
* Aucun effet observé
Effets indésirables observés moins souvent au cours des essais cliniques (< 1 %)
Troubles cardiovasculaires
Au cours des essais comparatifs d’un an, l’incidence de chaque manifestation cardiovasculaire ayant un lien possible ou probable avec le médicament étudié était inférieure à 1 %.
L’incidence de l’ensemble des manifestations cardiovasculaires graves (que la manifestation ait un lien possible ou probable avec le médicament étudié ou non), y compris l’ischémie, était un peu plus élevée pour le repaglinide (4 %) que pour les sulfonylurées (3 %) dans le cadre des essais cliniques comparatifs contrôlés. Dans les essais contrôlés d’un an, le repaglinide n’était pas associé à un taux de mortalité plus élevé que ceux observés avec les autres hypoglycémiants oraux.
Tableau 3 – Résumé des manifestations cardiovasculaires (CV) graves (% du nombre total de patients)
| Repaglinide | SU* | |
| Nombre total de patients exposés | 1228 | 498 |
| Manifestations CV graves | 4 % | 3 % |
| Manifestations cardiaques ischémiques | 2 % | 2 % |
| Décès dus aux manifestations CV | 0,5 % | 0,4 % |
* glyburide et glipizide
Troubles oculaires : Trouble de la vue très rare
De tels troubles ont été signalés très rarement après l’instauration d’un traitement par le repaglinide pendant les essais cliniques. Aucun de ces cas n’a entraîné l’abandon du traitement par le repaglinide.
Troubles gastro-intestinaux : Vomissements
Troubles hépatobiliaires : Dysfonction hépatique grave
On a signalé de très rares cas de dysfonction hépatique grave. Cependant, d’autres causes étaient en jeu dans ces cas, et un lien causal avec le traitement par le repaglinide n’a pas été établi.
Troubles du système immunitaire : Allergie
Des réactions d’hypersensibilité généralisées ou des réactions immunologiques, telles qu’une vascularite, surviennent très rarement.
Troubles de la peau et des tissus sous-cutanés : Des réactions d’hypersensibilité de la peau, notamment de l’érythème, des démangeaisons, une éruption cutanée et de l’urticaire, peuvent survenir.
Anomalies dans les résultats hématologiques et biochimiques : Parmi les effets indésirables observés moins souvent au cours des essais cliniques, y compris les manifestations sans lien possible ou probable avec le médicament de l’étude, se trouvent une élévation des enzymes hépatiques, une bilirubinémie, une thrombocytopénie et une leucopénie.
On a rapporté des cas isolés d’élévation des enzymes hépatiques durant le traitement par le repaglinide. La plupart des cas étaient légers et transitoires, et très peu de patients ont abandonné le traitement en raison d’une élévation des enzymes hépatiques.
Effets indésirables observés depuis la commercialisation du médicament
Troubles oculaires : trouble de la vue
Troubles gastro-intestinaux : douleurs abdominales, diarrhée, vomissements, constipation, nausées
Troubles hépatobiliaires : dysfonction hépatique, élévation des enzymes hépatiques
Troubles du système immunitaire : très rares cas d’allergie et de réactions anaphylactiques
Troubles du métabolisme et de la nutrition : hypoglycémie, coma hypoglycémique, inconscience hypoglycémique
Des rapports ont fait état d’épisodes d’hypoglycémie graves survenus chez des patients prenant en même temps du repaglinide et du gemfibrozil. L’administration concomitante du repaglinide et du gemfibrozil est contre-indiquée (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES).
Troubles de la peau et des tissus sous-cutanés : hypersensibilité (érythème, démangeaisons, éruption cutanée, urticaire)
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves L’administration concomitante du gemfibrozil et du repaglinide est contre-indiquée (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament). L’administration concomitante du clopidogrel et du repaglinide est contre-indiquée (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament). |
Aperçu
Les études d’interactions médicamenteuses effectuées chez des volontaires en bonne santé ont montré que le repaglinide n'avait aucun effet cliniquement pertinent sur les propriétés pharmacocinétiques de la digoxine, de la théophylline ou de la warfarine à l’état d’équilibre. Il n’est donc pas nécessaire d’ajuster la posologie de ces composés lorsqu’ils sont administrés avec du repaglinide. L’administration concomitante de cimétidine, de nifédipine, d’œstrogènes ou de simvastatine avec le repaglinide n’a pas modifié de façon significative l’absorption et le sort du repaglinide.
Interactions médicament-médicament
Le choix des médicaments apparaissant dans ce tableau est fondé sur des rapports de cas ou des études d’interactions médicamenteuses, ou encore sur des interactions potentielles en raison de l'ampleur ou de la gravité anticipée de l'interaction (soit les médicaments qui ont été identifiés comme contre-indiqués).
L’administration concomitante des médicaments suivants et du repaglinide a été étudiée chez des volontaires en bonne santé.
Tableau 4 - Interactions médicament-médicament établies ou possibles
| Classe de médicaments | Référence | Effet | Commentaire clinique |
| Clopidogrel | EC | 300 mg de clopidogrel SSC 5,1 fois plus élevée Cmax 2,5 fois plus élevée 75 mg de clopidogrel SSC 3,9 fois plus élevée Cmax 2,0 fois plus élevée | La coadministration de clopidogrel (300 mg le jour 1, puis 75 mg par jour pendant deux jours consécutifs), un inhibiteur du CYP2C8, et de repaglinide (une dose unique de 0,25 mg le jour 1 et le jour 3) à des volontaires sains a multiplié l’exposition générale au repaglinide (SSC0-∞) par 5,1 et 3,9, et la Cmax par 2,5 et 2,0 respectivement. La demi-vie d’élimination du repaglinide a augmenté, passant de 1,6 heure à 2,3 heures (300 mg de clopidogrel) et à 2,0 heures (75 mg de clopidogrel), d’où une diminution considérable des valeurs de la glycémie. Chez les sujets présentant le polymorphisme CYP2C8*1/*4, la coadministration a multiplié la SSC0-∞ du repaglinide par 8,8 et 7,4. L’administration concomitante du repaglinide et du clopidogrel est contre-indiquée (voir CONTRE-INDICATIONS). |
|---|---|---|---|
| Gemfibrozil | EC | SSC 8,1 fois plus élevée Cmax 2,4 fois plus élevée | La coadministration de gemfibrozil (600 mg), un inhibiteur du CYP2C8 et de l’OATP1B1, et d’une dose unique de 0,25 mg de repaglinide (après 3 jours de traitement par 600 mg de gemfibrozil 2 fois par jour) a entraîné la multiplication de la SSC du repaglinide par 8,1 et la prolongation de sa demi-vie, qui est passée de 1,3 h à 3,7 h. L’administration concomitante du gemfibrozil et du repaglinide est contre-indiquée (voir CONTRE-INDICATIONS.) |
| Gemfibrozil et itraconazole | EC | SSC 19 fois plus élevée | La coadministration de gemfibrozil et d’itraconazole avec du repaglinide a entraîné la multiplication de la SSC du repaglinide par 19 et la prolongation de sa demi-vie, qui est passée de 1,3 h à 6,1 h. La concentration plasmatique de repaglinide à 7 h était 28,6 fois plus élevée avec l’administration concomitante de gemfibrozil, et 70,4 fois plus élevée avec l’association de gemfibrozil et d’itraconazole. L’administration concomitante du gemfibrozil et du repaglinide est contre-indiquée (voir CONTRE-INDICATIONS.) |
| Inhibiteurs de l’ECA | T | Ils peuvent accroître l’effet hypoglycémiant du repaglinide. | Il faut suivre le patient pour détecter une hypoglycémie. |
| Stéroïdes anabolisants | T | Ils peuvent accroître l’effet hypoglycémiant du repaglinide. | Il faut suivre le patient pour détecter une hypoglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Bêta-bloquants | T | Ils peuvent accroître l’effet hypoglycémiant du repaglinide. Ils peuvent aussi masquer les symptômes d’hypoglycémie. | Il faut suivre le patient pour détecter une hypoglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Clarithromycine | EC | SSC 1,4 fois plus élevée Cmax 1,7 fois plus élevée | La coadministration de 250 mg de clarithromycine, un puissant inhibiteur du CYP3A4, et d’une dose unique de 0,25 mg de repaglinide (après 4 jours de traitement par la clarithromycine, à raison de 250 mg 2 fois par jour) a causé une augmentation de 40 % de la SSC et de 67 % de la Cmax du repaglinide. La SSC est passée de 5,3 ng/ml•h à 7,5 ng/ml•h et la Cmax, de 4,4 ng/ml à 7,3 ng/mL. |
| Corticostéroïdes | T | Ils peuvent réduire l’effet hypoglycémiant du repaglinide et potentialiser l’hyperglycémie. | Il faut suivre le patient pour détecter une hyperglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Cyclosporine | EC | SSC 2,5 fois plus élevée Cmax 1,8 fois plus élevée | La coadministration de cyclosporine, un inhibiteur du CYP3A4 et un puissant inhibiteur de l’OATP1B1, a entraîné une augmentation de 175 % du pic plasmatique moyen de repaglinide (0,25 mg), et la surface totale sous la courbe de la concentration en fonction du temps était 244 % plus élevée qu'avec le placebo. |
| Danazol | T | Il peut réduire l’effet hypoglycémiant du repaglinide et potentialiser l’hyperglycémie. | Il faut suivre le patient pour détecter une hyperglycémie. En cas d’administration ou de cessation de ce médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Déférasirox | EC | SSC 2,3 fois plus élevée Cmax 0,62 fois plus élevée | La coadministration de déférasirox (30 mg/kg/jour pendant 4 jours) et de repaglinide (dose unique de 0,5 mg) à des volontaires sains a multiplié par 2,3 l’exposition générale (SSC) au repaglinide, augmenté de 62 % la Cmax et produit une baisse faible mais significative des valeurs de glycémie par rapport aux sujets témoins. Si le repaglinide et le déférasirox sont administrés en même temps, une diminution de la dose de repaglinide devrait être envisagée et la glycémie des patients devrait être surveillée de près. |
| Itraconazole | EC | SSC 1,4 fois plus élevée | La coadministration d’itraconazole, un inhibiteur du CYP3A4, et d’une dose unique de 0,25 mg de repaglinide (le 3e jour d’un traitement comportant une dose initiale de 200 mg d’itraconazole, suivie de 100 mg 2 fois par jour) a entraîné une multiplication de la SSC du repaglinide par 1,4. |
| Kétoconazole | EC | SSC 1,2 fois plus élevée Cmax 1,2 fois plus élevée | La coadministration de 200 mg de kétoconazole, un inhibiteur puissant et compétitif du CYP3A4, et d’une dose unique de 2 mg de repaglinide (après 4 jours de traitement par du kétoconazole, à raison de 200 mg 1 fois par jour) à des sujets sains a causé des augmentations de l’ordre de 15 % et de 16 % des valeurs associées au repaglinide. La Cmax est passée de 20,2 ng/ml à 23,5 ng/ml et la SSC, de 38,9 ng/ml•h à 44,9 ng/ml•h. |
| Inhibiteurs de la monoamine- oxydase (IMAO) | T | Ils peuvent accroître l’effet hypoglycémiant du repaglinide. | Il faut suivre le patient pour détecter une hypoglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Octréotide | T | Il peut accroître l’effet hypoglycémiant du repaglinide. | Il faut suivre le patient pour détecter une hypoglycémie. En cas d’administration ou de cessation de ce médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Contraceptifs oraux (éthinyl- œstradiol/ lévonorgestrel) | EC | Une étude clinique de pharmacocinétique chez des volontaires en bonne santé a démontré que la coadministration de contraceptifs oraux (éthinylœstradiol/lévonorgestrel) n’avait pas modifié la biodisponibilité totale du repaglinide de manière cliniquement pertinente, bien que les pics de repaglinide aient été atteints plus tôt. De même, le repaglinide n’a eu aucun effet cliniquement pertinent sur la biodisponibilité du lévonorgestrel, mais des effets sur la biodisponibilité de l’éthinylœstradiol ne peuvent être exclus. | |
| Autres antidiabétiques | T | Ils peuvent accroître l’effet hypoglycémiant du repaglinide. | Il faut suivre le patient pour détecter une hypoglycémie. |
| Phénytoïne, carbamazépine et phénobarbital | T | Ils peuvent réduire l’effet hypoglycémiant du repaglinide et potentialiser l’hyperglycémie. | Il faut suivre le patient pour détecter une hyperglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Rifampicine | EC | Coadministration
Administration de repaglinide seul après 7 jours de traitement par la rifampicine
| La coadministration de 600 mg de rifampicine et d’une dose unique de 4 mg de repaglinide (après 6 jours de traitement par la rifampicine, à raison de 600 mg 1 fois par jour) a provoqué une diminution de 32 % de la SSC et de 26 % de la Cmax. En effet, la Cmax est passée de 40,4 ng/ml à 29,7 ng/ml, et la SSC, de 56,8 ng/ml•h à 38,7 ng/ml•h. Au cours d’une autre étude, la coadministration de 600 mg de rifampicine et d’une dose unique de 4 mg de repaglinide (après 6 jours de traitement par la rifampicine, à raison de 600 mg 1 fois par jour) a entraîné une diminution de 48 % de la SSC et de 17 % de la Cmax du repaglinide. Cette fois-ci, la SSC est passée de 54 ng/ml•h à 28 ng/ml•h, et la Cmax, de 35 ng/ml à 29 ng/mL. Le repaglinide, administré seul (après 7 jours de traitement par la rifampicine, à raison de 600 mg 1 fois par jour), a entraîné une diminution de 80 % de la SSC du repaglinide et de 79 % de sa Cmax. La SSC est passée de 54 ng/ml•h à 11 ng/ml•h, et la Cmax, de 35 ng/ml à 7,5 ng/mL. |
| Salicylés, p. ex. aspirine et anti- inflammatoires non stéroïdiens (AINS) | T | Ils peuvent accroître l’effet hypoglycémiant du repaglinide. | Il faut suivre le patient pour détecter une hypoglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Sympatho- mimétiques | T | Ils peuvent réduire l’effet hypoglycémiant du repaglinide et potentialiser l’hyperglycémie. | Il faut suivre le patient pour détecter une hyperglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Diurétiques thiazidiques | T | Ils peuvent réduire l’effet hypoglycémiant du repaglinide et potentialiser l’hyperglycémie. | Il faut suivre le patient pour détecter une hyperglycémie. En cas d’administration ou de cessation d’un tel médicament chez un patient sous repaglinide, il faut suivre le patient pour s’assurer que son contrôle glycémique n’est pas compromis. |
| Hormones thyroïdiennes | T | Elles peuvent réduire l’effet hypoglycémiant du repaglinide et potentialiser l’hyperglycémie. | Il faut suivre le patient pour détecter une hyperglycémie. |
Trimétho- prime | EC | SSC 1,6 fois plus élevée Cmax 1,4 fois plus élevée | La coadministration de 160 mg de triméthoprime et d’une dose unique de 0,25 mg de repaglinide (après 2 jours de traitement par le triméthoprime à raison de 160 mg 2 fois par jour les 2 premiers jours, et d’une dose de 160 mg le 3e jour) a entraîné une augmentation de 61 % de la SSC du repaglinide et de 41 % de sa Cmax. Dans ce cas, la SSC est passée de 5,9 ng/ml•h à 9,6 ng/ml•h, et la Cmax, de 4,7 ng/ml à 6,6 ng/mL. L'administration concomitante de triméthoprime et de repaglinide devrait être évitée. |
Légende : C = étude de cas; EC = essai clinique; T = théorique.
Interactions médicament-aliment
Le jus de pamplemousse peut faire augmenter la concentration plasmatique de repaglinide. Une étude portant sur l’ingestion de jus de pamplemousse par des sujets en bonne santé 2 heures avant la prise de repaglinide a montré une augmentation de la SSC de 13 %. Aucune autre interaction avec des aliments n'a été établie.
Interactions médicament-herbe médicinale
Aucune interaction avec des produits à base d’herbes médicinales n'a été établie.
Interactions médicament-examen de laboratoire
Aucune interaction avec des examens de laboratoire n’a été établie.
Interactions médicament-mode de vie
L’alcool peut intensifier ou prolonger l’effet hypoglycémiant du repaglinide.
L’hypoglycémie peut réduire la capacité du patient à se concentrer et à réagir, ce qui peut représenter un risque dans les situations où ces capacités sont particulièrement importantes, par exemple la conduite d'un véhicule ou l'utilisation de machines.
Il est nécessaire d’informer les patients qu’ils doivent prendre des précautions afin d'éviter une crise d’hypoglycémie en conduisant. Cette mesure est particulièrement importante pour les patients qui ont de la difficulté à reconnaître les symptômes avant-coureurs de l'hypoglycémie ou qui sont fréquemment victimes d’hypoglycémie. Dans ces circonstances, il serait judicieux d’évaluer la capacité du patient à conduire un véhicule.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Il n’y a pas de schéma posologique fixe pour le traitement du diabète de type 2 avec JAMP REPAGLINIDE (repaglinide).
Les doses de JAMP REPAGLINIDE sont habituellement prises dans les 15 minutes précédant le repas, mais elles peuvent être prises n’importe quand dans les 30 minutes avant le repas. Les patients qui sautent un repas (ou prennent un repas additionnel) doivent être avisés de sauter (ou d’ajouter) une dose pour ce repas.
L’administration à court terme de JAMP REPAGLINIDE pourrait se révéler suffisante dans les cas de perte transitoire de contrôle chez les patients qui répondent habituellement bien à leur régime alimentaire.
Posologie recommandée et ajustement posologique
Dose initiale
Pour les patients non traités auparavant avec un antidiabétique ou ceux dont le taux d’HbA1c est < 8 %, la dose initiale est de 0,5 mg à prendre avant chaque repas.
Pour les patients traités auparavant avec des hypoglycémiants ou dont le taux d’HbA1c est ≥ 8 %, la dose initiale est de 1 ou 2 mg avant chaque repas.
Remplacement d’un autre traitement
Quand JAMP REPAGLINIDE est utilisé pour remplacer un autre hypoglycémiant oral, on peut instituer son utilisation le jour suivant la dernière dose de l’ancien traitement. Les patients doivent alors être suivis de façon attentive pour déceler l’apparition d’hypoglycémie en raison du chevauchement possible des effets médicamenteux. Lorsqu’on remplace une sulfonylurée à longue demi-vie (p. ex. le chlorpropamide) par JAMP REPAGLINIDE, une étroite surveillance pourrait être indiquée pendant une semaine ou plus.
Ajustement
Les ajustements posologiques devraient être déterminés selon la réponse glycémique, habituellement la glycémie à jeun. La dose préprandiale devrait être doublée jusqu’à concurrence de 4 mg ou l’obtention d’une réponse glycémique satisfaisante. Une durée minimale d’une semaine est nécessaire entre les ajustements pour pouvoir évaluer la réponse.
Traitement d’entretien
L’éventail posologique recommandé est de 0,5 mg à 4,0 mg, avec les repas. JAMP REPAGLINIDE offre une posologie flexible et peut être pris de façon préprandiale 2, 3 ou 4 fois par jour en fonction des changements dans les habitudes alimentaires du patient. La dose maximale recommandée est de 16 mg par jour.
On devrait suivre l’efficacité à long terme du traitement par des évaluations du taux d’HbA1c tous les 3 mois.
Ne pas suivre un schéma posologique approprié risque de précipiter une hypoglycémie ou une hyperglycémie. Les patients qui ne suivent pas leur régime alimentaire ou leur traitement médicamenteux tel qu’ils ont été prescrits sont plus susceptibles de présenter une réponse insatisfaisante, y compris des épisodes d’hypoglycémie.
Quand les patients sous contrôle glycémique serré sautent un repas, le risque d’hypoglycémie est moindre avec JAMP REPAGLINIDE qu’avec un hypoglycémiant ayant une demi-vie plus longue.
Traitement d’association
Si le traitement par JAMP REPAGLINIDE seul ne produit pas un contrôle adéquat de la glycémie, on peut lui ajouter la metformine ou la rosiglitazone. Ou alors, si la metformine ou la rosiglitazone en monothérapie ne produit pas un contrôle adéquat de la glycémie, JAMP REPAGLINIDE peut lui être ajouté. La dose initiale et les ajustements posologiques du traitement d’association avec JAMP REPAGLINIDE sont les mêmes que pour la monothérapie par JAMP REPAGLINIDE. La dose de chaque médicament devrait être ajustée avec précaution pour déterminer la dose minimale requise pour l’obtention de l’effet pharmacologique désiré. Sinon, il pourrait survenir une augmentation de la fréquence des épisodes d’hypoglycémie. On devrait surveiller adéquatement la glycémie à jeun (GJ) et l’HbA1c pour s’assurer que le patient n’est pas soumis à de trop fortes concentrations de médicament ou à un risque accru d’échec secondaire du traitement.
Dose oubliée
En cas d’oubli d'une dose, il faut prendre la dose suivante comme d’habitude. La dose ne doit pas être doublée.
SURDOSAGE
Au cours d’un essai clinique, des patients ont reçu des doses croissantes de repaglinide allant jusqu’à 80 mg par jour pendant 14 jours. Il y a eu peu d’effets indésirables autres que ceux associés à l’effet pharmacodynamique prévu, c’est-à-dire la diminution de la glycémie. Une hypoglycémie n’est pas survenue quand des repas ont été pris en conjonction avec ces doses élevées.
Les symptômes d’hypoglycémie sans perte de connaissance ou manifestations neurologiques doivent être traités énergiquement à l’aide de glucose par voie orale et d’ajustements dans la posologie du médicament et/ou les repas. La surveillance étroite peut se poursuivre jusqu’à ce que le médecin s’assure que le patient est hors de danger. On devrait surveiller les patients étroitement pendant au moins 24 à 48 heures, car l’hypoglycémie pourrait se reproduire après une récupération clinique apparente. Rien n’indique que le repaglinide soit dialysable par hémodialyse.
| Pour la prise en charge d’un surdosage médicamenteux présumé, contactez immédiatement le centre antipoison de votre région. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le repaglinide est un hypoglycémiant oral destiné au traitement du diabète de type 2. Le repaglinide est un sécrétagogue de l’insuline à action de courte durée qui diminue la glycémie (mesurée par l’HbA1c et la glycémie à jeun) et qui est efficace dans la régulation des pics glycémiques prandiaux (liés aux repas). Le repaglinide réduit la glycémie en stimulant la libération d’insuline par le pancréas. Cette action est tributaire des cellules bêta fonctionnelles des îlots pancréatiques. La libération d’insuline est un effet glucodépendant, qui diminue de pair avec la glycémie.
Le repaglinide ne s’apparente pas chimiquement aux sulfonylurées utilisées dans le traitement oral du diabète de type 2.
Le repaglinide ferme les canaux potassiques dépendant de l’ATP dans la membrane des cellules bêta en se fixant à des sites caractérisables. Ce blocage des canaux potassiques dépolarise les cellules bêta, ce qui entraîne une ouverture des canaux calciques. L’afflux de calcium qui en résulte provoque la sécrétion d’insuline. Ce mécanisme au niveau des canaux ioniques dépend fortement du tissu, le repaglinide n’ayant qu’une faible affinité pour les muscles cardiaques et squelettiques.
Pharmacocinétique
Absorption : Après son administration par voie orale, le repaglinide est rapidement et complètement absorbé au niveau du tractus gastro-intestinal. Après l’administration de doses orales uniques ou multiples à des sujets en bonne santé ou à des patients, le médicament atteint sa concentration maximale (Cmax) en moins d’une heure (Tmax). Le repaglinide est rapidement éliminé du flot sanguin, avec une demi-vie approximative d’une heure. La biodisponibilité moyenne absolue est de 56 %. Quand on a administré le repaglinide avec des aliments, le Tmax moyen n’était pas modifié, mais la Cmax et la SSC (surface sous la courbe de la concentration plasmatique en fonction du temps) moyennes ont diminué de 20 % et de 12,4 % respectivement.
Distribution : Après une administration intraveineuse (IV) à des sujets en bonne santé, le volume de distribution à l’état d’équilibre (Veq) était de 31 litres approximativement et la clairance corporelle totale (CL), de 38 litres/heure. La liaison protéique et la liaison à l’albumine sérique humaine étaient supérieures à 98 %.
Métabolisme : Après une administration orale ou IV, le repaglinide est complètement métabolisé par biotransformation oxydative et par conjugaison directe avec de l’acide glucuronique. Les métabolites principaux sont un acide dicarboxylique oxydé (M2), l’amine aromatique (M1) et l’acyl-glucuronide (M7). Il a été démontré que le système enzymatique du cytochrome P-450, notamment le 2C8 et le 3A4, intervient dans la N-désalkylation du repaglinide en M2 et l’oxydation subséquente en M1. Les métabolites ne contribuent pas à l’effet hypoglycémiant du repaglinide.
Élimination : Dans les 96 heures suivant l’administration d’une dose orale unique de 14C-repaglinide, environ 90 % du produit radiomarqué a été récupéré dans les matières fécales et 8 %, dans l’urine. Seulement 0,1 % de la dose a été éliminé dans l’urine sous forme de molécule mère. Le métabolite principal (M2) représentait 60 % de la dose administrée. On a récupéré moins de 2 % de la molécule mère dans les matières fécales.
Paramètres pharmacocinétiques : Les données indiquent que le repaglinide ne s’est pas accumulé dans le sérum. La linéarité pharmacocinétique du repaglinide a été démontrée pour des doses allant de 0,5 mg à 4 mg.
Le tableau ci-après résume les paramètres pharmacocinétiques du repaglinide obtenus au cours d’une étude croisée à dose unique chez des sujets en bonne santé et d’une étude à groupes parallèles et à doses multiples, sur la proportionnalité de la dose (0,5 mg, 1 mg, 2 mg et 4 mg), chez des patients atteints du diabète de type 2.
Tableau 5 – Paramètres pharmacocinétiques du repaglinide
| PARAMÈTRE | PATIENTS DIABÉTIQUES DE TYPE 2a |
ASC0-24h (ng/ml•h) 0,5 mg 1 mg 2 mg 4 mg | Moyenne (ET) 68,9 (154,4) 125,8 (129,8) 152,4 (89,6) 447,4 (211,3) |
Cmax0-5h (ng/ml) 0,5 mg 1 mg 2 mg 4 mg | Moyenne (ET) 9,8 (10,2) 18,3 (9,1) 26,0 (13,0) 65,8 (30,1) |
Tmax0-5h (h) 0,5 à 4 mg | Moyennes (extrêmes des ET) 1,0 à 1,4 (0,3 à 0,5) |
T½ (h) 0,5 à 4 mg | Moyennes (extrêmes) 1,0 à 1,4 (0,4 à 8,0) |
| CL basée sur administration IV (l/h) | 38 (16) |
| Veq basé sur administration IV (l) | 31 (12) |
| Biodisponibilité absolue (%) | 56 (9) |
a : dose préprandiale trois fois par jour
ET = écart type
CL = clairance corporelle totale
Veq = volume de distribution à l’état d’équilibre
Variabilité : Les variabilités intra-individuelle et interindividuelle (coefficient de variation) de la SSC étaient de 36 % et de 69 % respectivement, après l’administration de doses multiples de comprimés de repaglinide à des patients (0,25 mg à 4 mg avec chaque repas).
Populations particulières et états pathologiques
Gériatrie : Des sujets volontaires en bonne santé ont été traités par l’administration de 2 mg de repaglinide avant chacun des trois repas. Il n’y avait pas de différence significative dans la pharmacocinétique du repaglinide entre le groupe de patients de moins de 65 ans et un groupe de dimension comparable de patients ayant 65 ans ou plus.
Sexe : Une comparaison pharmacocinétique de sujets des deux sexes a démontré que la SSC était de 15 % à 70 % supérieure chez les sujets de sexe féminin atteints du diabète de type 2 pour des doses allant de 0,5 mg à 4 mg. Cette différence ne s’est pas reflétée dans la fréquence des épisodes d’hypoglycémie (hommes : 16 %; femmes : 17 %) ou par d’autres effets indésirables. Le sexe du patient ne dicte aucune modification des recommandations posologiques générales puisque la posologie doit être individualisée afin d’optimiser la réponse clinique.
Race : Aucune étude pharmacocinétique n’a été effectuée pour déterminer les effets reliés à la race. Cependant, une étude d’un an effectuée aux États-Unis chez des patients atteints du diabète de type 2 a démontré que l’effet hypoglycémiant était comparable chez les sujets de race blanche (n = 297) et les Afro-Américains (n = 33). Au cours d’une étude sur la relation dose-effet effectuée aux États-
Unis, il n’y a eu aucune différence apparente dans l’exposition (SSC) entre les sujets de race blanche (n = 74) et les Latino-Américains (n = 33).
Insuffisance hépatique : Une étude ouverte à dose unique a été menée chez 12 sujets en bonne santé et 12 patients souffrant de maladie hépatique chronique (MHC), classés selon la clairance de la caféine. Les patients atteints d’une altération modérée à grave de la fonction hépatique ont présenté des concentrations sériques plus élevées et plus prolongées du repaglinide total et du repaglinide non lié en comparaison des sujets sains (SSCsain : 91,6 ng/ml•h; SSCpatients MHC : 368,9 ng/ml•h; Cmax sain : 46,7 ng/ml; Cmax patients MHC : 105,4 ng/ml). La SSC et la clairance de la caféine étaient statistiquement corrélées. Aucune différence dans les profils de glycémie n’a été observée entre les groupes de patients. Aux mêmes doses, les patients présentant une insuffisance hépatique peuvent être exposés à des concentrations plus élevées de repaglinide et de ses métabolites que les patients présentant une fonction hépatique normale.
Insuffisance rénale : On a évalué la pharmacocinétique du repaglinide à des doses uniques et à l’état d’équilibre chez des patients présentant des degrés variés de dysfonction rénale. Le repaglinide a été bien toléré par tous les groupes de patients. Les valeurs de la SSC et de la Cmax après la prise de doses multiples de 2 mg de repaglinide étaient plus élevées dans les trois groupes de patients atteints d’une altération de la fonction rénale (SSCdysfonction faible/modérée : 90,8 ng/ml•h à SSCdysfonction grave : 137,7 ng/ml•h contre SSCsain : 29,1 ng/ml•h; Cmax dysfonction faible/modérée : 46,7 ng/ml à Cmax dysfonction grave : 44,0 ng/ml contre Cmax sain : 20,6 ng/ml). La SSC du repaglinide ne présente qu’une faible corrélation avec la clairance de la créatinine.
Polymorphisme génétique : Chez des sujets sains, le polymorphisme du gène SLCO1B1 (c.521T>C) qui code pour le transporteur OATP1B1 a donné lieu à une exposition (SSC) environ 72 % plus élevée. Le polymorphisme de l’enzyme CYP2C8 (CYP2C8*3) a fait l’objet de diverses études chez des sujets sains. L’allèle CYP2C8*3 ne produisait aucun effet sur l’exposition (SSC) ou était associée à une réduction de 50 % environ. Les effets observés sont des facteurs qui expliquent la variabilité interindividuelle observée en fonction de la variabilité de l’expression des enzymes de biotransformation.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 °C et 30 °C. Protéger de la lumière et de l’humidité.
Garder hors de la portée et de la vue des enfants.
Les médicaments ne doivent pas être jetés dans les égouts ou avec les ordures ménagères.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Comprimés
0,5 mg : Chaque comprimé rond, tacheté, biconvexe, blanc, portant l’inscription « P » d’un côté et rien de l’autre, contient 0,5 mg de repaglinide, et les ingrédients non médicinaux suivants :
amberlite (polacriline-potassium), amidon de maïs, cellulose microcristalline, dioxyde de silice colloïdale, glycérol 99,5%, meglumine, phosphate dicalcique anhydre, poloxamer 407, povidone (polyvidone), et stéarate de magnésium. Disponible en bouteille PEHD de 100 comprimés.
1 mg : Chaque comprimé rond, tacheté, biconvexe, jaune, portant l’inscription « P » d’un côté et rien de l’autre, contient 1 mg de repaglinide, et les ingrédients non médicinaux suivants : amberlite (polacriline-potassium), amidon de maïs, cellulose microcristalline, dioxyde de silice colloïdale, glycérol 99,5%, meglumine, oxyde de fer jaune, phosphate dicalcique anhydre, poloxamer 407, povidone (polyvidone), et stéarate de magnésium. Disponible en bouteille PEHD de 100 comprimés.
2 mg : Chaque comprimé rond, tacheté, biconvexe, rose, portant l’inscription « P » d’un côté et rien de l’autre, contient 2 mg de repaglinide, et les ingrédients non médicinaux suivants : amberlite (polacriline-potassium), amidon de maïs, cellulose microcristalline, dioxyde de silice colloïdale, glycérol 99,5%, meglumine, oxyde de fer rouge, phosphate dicalcique anhydre, poloxamer 407, povidone (polyvidone), et stéarate de magnésium. Disponible en bouteille PEHD de 100 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Repaglinide
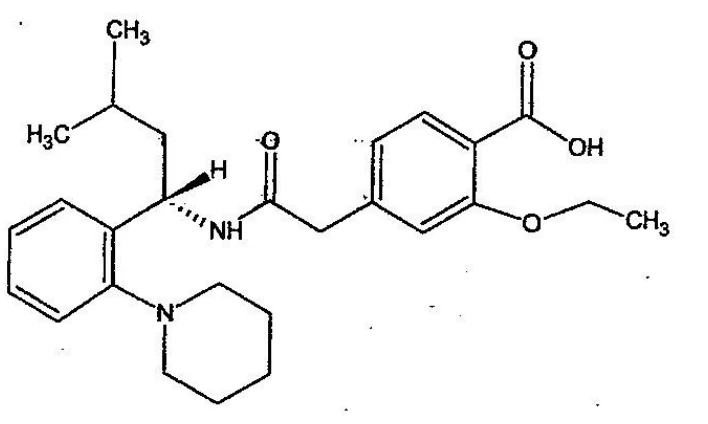
Nom chimique : Acide (+)-2-éthoxy-α [[(S)-α-isobutyl-o-piperdinobenzyl] carbamoyl]-p-toluique
Formule moléculaire : C27H36N2O4
Masse moléculaire : 452,59 g/mol
Formule développée :
Propriétés physicochimiques
Le repaglinide est une poudre de couleur blanche à blanc cassé. Il est pratiquement insoluble dans l'eau, facilement soluble dans le méthanol et facilement soluble dans le chloroforme. Le pH du repaglinide se situe entre 5,0 et 7,0. Son point de fusion se situe entre 132 °C et 136 °C. Ses valeurs de pKa sont les suivantes : pKa1 = 3,9 et pKa2 = 6,1.
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité unicentrique, à dose unique, randomisée, à l’insu, croisée sur deux périodes et deux séquences a été effectuée avec des comprimés JAMP REPAGLINIDE à 2 mg versus les comprimés GlucoNormMD à 2 mg chez vingt (20) volontaires adultes mâles dans des conditions de jeûne. Les objectifs de cette étude étaient d’évaluer et de comparer la biodisponibilité relative, par conséquent la bioéquivalence, de deux formulations différentes de repaglinide après une dose orale unique administrée dans des conditions de jeûne.
Repaglinide (1 x comprimé de 2 mg, à jeun) De données mesurées Aucune correction apportée aux puissances Moyenne géométrique Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance 90% |
ASC0-t (ng·h/ml) | 36,504 39,44 (40,7) | 38,271 42,334 (45,7) | 95,38 | 88,07-103,31 |
ASCI (ng·h/ml) | 37,227 40,227 (40,8) | 39,116 43,344 (46,6) | 95,17 | 87,86-103,09 |
Cmax (ng/ml) | 24,360 26,387 (39,7) | 26,448 29,032 (47,1) | 92,11 | 78,72-107,77 |
Tmax§ (h) | 0,83 (0,33-1,75) | 0,83 (0,5-1,75) | ||
T½€ (h) | 1,19 (27,6) | 1,26 (23,9) | ||
* Comprimés JAMP REPAGLINIDE, Pharmascience inc., Montréal, Québec, Canada
†GlucoNormMD, Novo Nordisk Canada inc., Mississauga, Ontario, Canada
§Expression de la médiane (étendue) seulement
€expression de la moyenne arithmétique (CV%) seulement
Données démographiques et plan des essais
Un essai à double insu, à contrôle placebo, d’une durée de 4 semaines, sur la relation dose-effet a été mené chez des patients atteints du diabète de type 2, en utilisant des doses de 0,25 mg à 4 mg administrées avec chacun des trois repas quotidiens. Le traitement par repaglinide a produit une diminution de la glycémie proportionnelle à la dose sur tout l’éventail posologique. Les taux plasmatiques d’insuline ont augmenté après les repas et ont redescendu avant le repas suivant. La plus grande partie de l’effet hypoglycémiant à jeun était évidente après 1 à 2 semaines.
Au cours d’une étude de détermination de la dose, d’une durée de 3 mois, à double insu et à contrôle placebo, les doses de repaglinide ou de placebo de chaque patient ont été augmentées hebdomadairement à partir de 0,25 mg jusqu’à un maximum de 4 mg, en passant par 0,5 mg, 1 mg et 2 mg, jusqu’à ce que la glycémie à jeun (GJ) soit < 8,9 mmol/l ou que la dose maximale soit atteinte. On a continué l’administration de la dose permettant le contrôle visé ou de la dose maximale jusqu’à la fin de l’étude. La GJ et la glycémie postprandiale (GPP) à 2 heures ont augmenté chez les patients recevant le placebo et ont diminué chez ceux recevant le repaglinide. Les différences entre le groupe sous repaglinide et le groupe sous placebo étaient de -3,41 mmol/l (GJ) et de -5,78 mmol/l (GPP). La différence absolue d’HbA1c (qui reflète le contrôle à long terme de la glycémie) entre les deux groupes était de 1,7 %.
Tableau 6 – Repaglinide vs placebo : GJ, GPP et HbA1c moyennes
| GJ, GPP et HbA1c | ||||||
| GJ (mmol/l) | GPP (mmol/l) | HbA1c (%) | ||||
| PL | R | PL | R | PL | R | |
| Valeur initiale | 11,96 | 12,23 | 13,62 | 14,54 | 8,1 | 8,5 |
| Variation (entre la première et la dernière visite) | 1,68 | -1,72* | 3,14 | -2,64* | 1,1 | -0,6* |
PL = placebo, R = repaglinide
* p ≤ 0,05 pour la différence entre les groupes
Un autre essai à double insu et à contrôle placebo a été mené chez 362 patients traités durant 24 semaines. L’efficacité des doses préprandiales de 1 mg et 4 mg a été démontrée par la réduction de la glycémie à jeun et celle de l’HbA1c à la fin de l’étude. Le taux d’HbA1c des patients traités par repaglinide (les 2 groupes recevant 1 mg et 4 mg combinés) à la fin de l’étude était inférieur à celui des patients recevant le placebo, et ce, de 2,1 % chez les patients n’ayant pas reçu d’hypoglycémiants oraux auparavant et de 1,7 % chez les patients en ayant reçu auparavant. Au cours de cet essai à doses fixes, les patients n’ayant jamais reçu d’hypoglycémiants oraux ainsi que ceux ayant une glycémie relativement bien contrôlée au départ (HbA1c < 8 %) ont présenté une plus forte diminution de la glycémie et une fréquence plus élevée d’épisodes d’hypoglycémie. Les patients ayant auparavant été traités et qui présentaient un taux initial d’HbA1c ≥ 8 % ont signalé de l’hypoglycémie à la même fréquence que ceux recevant le placebo. Le remplacement des hypoglycémiants oraux utilisés auparavant par repaglinide n’a provoqué aucun gain pondéral moyen chez les patients. Le gain pondéral moyen des patients traités par repaglinide qui n’avaient pas reçu auparavant de sulfonylurées était de 3,3 %.
On a étudié l’administration de repaglinide en relation avec la libération prandiale d’insuline au cours de trois essais menés chez 58 patients. Le contrôle de la glycémie a été maintenu durant une période pendant laquelle les schémas alimentaire et posologique ont varié (2, 3 ou 4 repas par jour et 2, 3 ou 4 prises préprandiales) comparativement à une période comportant 3 repas réguliers et 3 doses préprandiales par jour. Il a aussi été montré que le repaglinide peut être administré au début d’un repas, 15 minutes ou 30 minutes avant le repas et produire le même effet hypoglycémiant.
On a comparé le repaglinide à d’autres sécrétagogues de l’insuline pendant un an, au cours d’essais contrôlés, pour comparer leur efficacité et leur innocuité. On a signalé de l’hypoglycémie chez 16 % des 1228 patients recevant du repaglinide, chez 20 % des 417 patients recevant le glyburide et chez 19 % des 81 patients recevant le glipizide. Aucun des patients traités par repaglinide et présentant une hypoglycémie symptomatique n’a subi de coma ni requis d’hospitalisation.
On a étudié le repaglinide en association avec la metformine chez 83 patients dont le contrôle de la glycémie n’était pas satisfaisant avec une combinaison d’exercice, de régime alimentaire et de metformine seule. Le traitement d’association par repaglinide et metformine a eu pour résultat une amélioration synergique du contrôle de la glycémie comparativement à la monothérapie par le repaglinide ou la metformine. On a noté une amélioration absolue de 1 % de l’HbA1c et une diminution additionnelle de 1,94 mmol/l de la GJ.
Tableau 7 - Traitement par le repaglinide et la metformine : Variation moyenne de l’HbA1c et de la GJ en trois mois de traitement
| Repaglinide | Association | Metformine | |
| n | 28 | 27 | 27 |
| HbA1c (%) | -0,38 | -1,41* | -0,33 |
| GJ (mmol/l) | 0,49 | -2,18* | -0,25 |
* p ≤ 0,05 pour la comparaison entre le traitement d’association et chaque monothérapie
Un essai d’une durée de 24 semaines auquel ont participé 252 patients ayant déjà été traités par une sulfonylurée ou la metformine (HbA1c > 7,0 %) a permis de comparer le traitement par repaglinide et celui par la rosiglitazone à leur utilisation en association. En comparaison avec les monothérapies, le traitement d’association a entraîné une amélioration significativement supérieure du contrôle glycémique. Les effets du traitement d’association sur la glycémie ont permis de réduire la dose quotidienne totale de repaglinide et celle de la rosiglitazone. Le groupe recevant le traitement d’association a présenté une efficacité plus grande avec la moitié de la dose quotidienne médiane de repaglinide et de rosiglitazone que les groupes recevant l’un ou l’autre de ces produits en monothérapie. L’augmentation pondérale moyenne reliée au traitement d’association, au traitement par repaglinide et à celui par la rosiglitazone était respectivement de 4,4 kg, de 1,6 kg et de 2,3 kg.
Tableau 8 - Traitement par le repaglinide et la metformine : Variation moyenne de l’HbA1c et de la GJ en 24 semaines de traitement
| Repaglinide | Association | Rosiglitazone | |
| n | 59 | 126 | 55 |
| HbA1c (%) | -0,17 | -1,43* | -0,56 |
| n | 57 | 122 | 56 |
| GJ (mmol/l) | -3,01 | -5,24* | -3,70 |
* p < 0,001 pour la comparaison entre le traitement d’association et chaque monothérapie
Traitement d’association avec la rosiglitazone
Au cours d’un essai clinique comparatif d’une durée de 24 semaines sur le traitement d’association par repaglinide et rosiglitazone (au total, 127 patients ayant reçu le traitement d’association), on a signalé de l’hypoglycémie (glycémie < 2,78 mmol/l) chez 9 % des patients recevant le traitement d’association comparativement à 6 % dans le groupe repaglinide seul et à 2 % dans le groupe rosiglitazone seule.
Durant cet essai, 5 des 127 patients du groupe repaglinide-rosiglitazone ont présenté un œdème périphérique comparativement à 2 des 62 patients du groupe rosiglitazone seule et à aucun patient dans le groupe repaglinide seul. Aucun des patients du groupe repaglinide-rosiglitazone n’a souffert d’œdème accompagné d’insuffisance cardiaque.
Dans le groupe repaglinide-rosiglitazone, le changement de poids moyen par rapport au début de l’essai s’élevait à +4,4 kg. Aucun patient ayant reçu le traitement d’association n’a présenté d’élévation des transaminases hépatiques (équivalant, par définition, à trois fois la limite supérieure des valeurs normales).
Tableau 9 – Traitement par le repaglinide et la rosiglitazone : Épisodes d’hypoglycémie, œdème périphérique et changement de poids
| Repaglinide | Association | Rosiglitazone | |
Épisode d’hypoglycémie mineure (glycémie < 2,78 mmol/l) | 6 % | 9 % | 2 % |
| Œdème périphérique | 0 % | 3,9 % | 3,2 % |
| Changement de poids à la fin de l’étude (24 semaines) | + 1,6 kg | + 4,4 kg | + 2,3 kg |
Effets cardiovasculaires
L’incidence des effets indésirables cardiovasculaires graves liés au traitement par le repaglinide était plus élevée que celle du glyburide, mais moins élevée que celle du glipizide. La différence d’incidence n’était pas statistiquement significative quand on a tenu compte des différences initiales dans les antécédents médicaux et les facteurs prédisposants. Les différences initiales dans l’ECG, les antécédents cardiovasculaires et le cholestérol pourraient avoir contribué en partie à la différence d’incidence. Lorsqu’on a comparé le repaglinide aux sulfonylurées dans leur ensemble, on n’a pas observé de différence statistiquement significative pour les manifestations cardiovasculaires graves ou pour l’ensemble des manifestations cardiovasculaires. Les analyses relatives à la dose n’ont révélé aucune augmentation du risque cardiovasculaire avec l’augmentation des doses de repaglinide.
Voir aussi EFFETS INDÉSIRABLES.
PHARMACOLOGIE DÉTAILLÉE
Études animales
Pharmacodynamique :
Tableau 10 – Modèles pharmacologiques animaux et résultats des études
| Test | Espèce/ Matériel cellulaire | Voie | Résultats et conclusions | |
|---|---|---|---|---|
Effet hypoglycémiant, comparaison avec AG-EE 388 ZW | Rat/Chbb : Thom (femelle) | PO IV | L’administration intraveineuse de repaglinide ou d’un mélange racémique a démontré un effet hypoglycémiant significatif chez les rats, commençant à une dose de 0,01 % mg/kg (mélange racémique) et de 0,003 mg/kg (repaglinide). La DE10 a été de 2 à 5 fg/kg. Il n’y a eu aucune activité hypoglycémiante après une administration orale allant jusqu’à 1,0 mg/kg. | |
| Effet hypoglycémiant, comparaison avec AG-EE 388 ZW | Chien/Chbb : Beagle (femelle) | PO | Chez les chiens, l’administration orale de repaglinide a produit une activité hypoglycémiante significative et augmenté les taux plasmatiques d’insuline. La DE10 a été de 5,6 fg/kg. | |
| Effets antihyperglycémiants, comparaison avec le glyburide | Rats normaux et diabétiques (mâles, 6 à 8/groupe) | PO IV | Le repaglinide a été 10 fois plus puissant que le glyburide après une administration orale et intraveineuse. La durée de l’action et l’efficacité maximale, cependant, ont été semblables (effet maximal à 120 min pour l’administration orale et à 60 min pour l’administration IV). | |
| Profil in vivo – Rat | ||||
| Captage du glucose stimulé par l’insuline, comparaison avec le glyburide ou le placebo | Rats perfusés, membre postérieur (Rats Wistar mâles, 4/groupe) | -- | Sensibilité à l’insuline des muscles squelettiques non modifiée par le repaglinide ni par le glyburide. | |
| Évaluation de l’effet du repaglinide et du glyburide chez les rats atteints de dysfonctionnement rénal chronique | Rat néphrectomisé (mâle) | PO | Aucune différence significative des deux médicaments dans le profil dynamique comparativement aux rats normaux. | |
| Activité hypoglycémiante de l’AG-EE 388 ZW et de ses métabolites | Rat (femelle, Wistar) | IV | Le métabolisme du produit racémique a produit des métabolites hypoglycémiants actifs. Aucun des métabolites n’a présenté une activité égale ou supérieure à celle de la molécule mère et ils n’ont pas contribué à l’effet hypoglycémiant du produit racémique. | |
| Test | Espèce/ Matériel cellulaire | Voie | Résultats et conclusions |
|---|---|---|---|
| Études sur le mécanisme d’action in vitro | |||
| Effets du repaglinide et du glyburide sur les canaux K+ sensibles à l’ATP et le [Ca2+] intracellulaire utilisant des méthodes de patch-clamp et l'imagerie numérique du Ca2+ | Îlots de rats nouveau-nés et cellules βTC3 de souris | -- | Efficacité équivalente à celle du glyburide relativement à l’inhibition des canaux K+ sensibles à l’ATP des cellules bêta et la stimulation d’une augmentation en [Ca2+] (les deux produits causant un effet inhibiteur lié à la dose et un afflux subséquent de calcium). |
| Caractérisation des sites de liaison dans les cellules ß | Cellules et membranes βTC3 du rat | -- | Un profil de liaison unique différent de celui des SU (glyburide, glipizide, tolbutamide, glimépiride). Affinité supérieure à celle des SU à un site de liaison dans les cellules βTC3. |
| Régulation des canaux K+ sensibles à l’ATP par le repaglinide et le glyburide par l’entremise de sites de liaison différents | Cellules βTC3 intactes | -- | Le repaglinide et le glyburide régulent les canaux K+ sensibles à l’ATP par l’entremise de sites de liaison différents dans les cellules β. La dépendance de ces sites à l’ADP et l’ATP diffère. |
| Action insulinotrope : modulation par un activateur des canaux K+ sensibles à l’ATP et par du [K+] extracellulaire élevé | Îlots pancréatiques du rat (femelle) | -- | L’action insulinotrope du repaglinide est principalement attribuable au blocage primaire des canaux K+ sensibles à l’ATP. |
| Effet sur la libération d’insuline stimulée par le glucose dans les îlots de souris ayant subi un stress métabolique | Îlots de souris traités au dinitrophénol (DNP) par perfusion | -- | Les cellules traitées au DNP n’ont pas influencé l’activité du repaglinide, mais ont affecté le glyburide et le glibornuride. Le repaglinide normalise une situation de stress métabolique dans les îlots de souris isolés, contrairement au glyburide et au glibornuride. |
| Effet sur la libération d’insuline stimulée par le glucose dans les îlots normaux de souris | Îlots de souris | -- | Le repaglinide a été de 3 à 5 fois plus puissant que le glyburide. L’activité du repaglinide était plus dépendante de la présence de D-glucose que celle du glyburide. |
| Profil in vitro. Effet sur l'exocytose directe. Caractéristiques de liaison aux cellules entières de souris ou de rat (cellules βTC3) | Cellules β | -- | Contrairement au glyburide, le repaglinide n’a eu aucun effet direct sur l’exocytose. Trois sites de liaison ont été identifiés. Les résultats suggèrent que le repaglinide possède des propriétés structurelles et mécanistes distinctes de celles du glyburide. |
| Test | Espèce/ Matériel cellulaire | Voie | Résultats et conclusions |
|---|---|---|---|
| Effet sur la libération d’insuline induite par Ba2+, comparaison avec les analogues de la méglitinide | Îlots de rat isolés du pancréas | -- | L’action insulinotrope de la méglitinide et du repaglinide est due à une action primaire et directe sur les canaux K+ sensibles à l’ATP plutôt qu’à une redistribution intracellulaire d’ions Ca2+. |
| Activité ionophorétique, comparaison avec les analogues de la méglitinide | Modèle à membrane artificielle | -- | Chaque agent hypoglycémiant a été capable de causer la translocation de 45Ca et de 22Na à partir d’une solution aqueuse vers une phase organique non miscible. L’activité ionophorétique ne dépendait pas étroitement du potentiel insulinotrope de ces substances. Par conséquent, la capacité ionophorétique pourrait ne pas représenter un déterminant essentiel de l'action libératrice d’insuline. |
| Activité insulinotrope, comparaison avec la méglitinide et ses analogues | Îlots de Langerhans du rat | -- | Le repaglinide a été le deuxième en puissance parmi les médicaments testés pour stimuler une réponse sécrétoire des cellules des îlots. C’est un sécrétagogue d’insuline puissant. Augmentation de la sécrétion d’insuline provoquée par le glucose exogène. |
| Effet sur l’activité biosynthétique | Îlots du rat | -- | Le repaglinide n’a pas affecté de façon défavorable la biosynthèse de la pro-insuline et des protéines stimulée par le glucose. Le repaglinide pourrait offrir l’avantage sur les SU de préserver dans les cellules β l’activité biosynthétique stimulée par les substances nutritives. |
| Relation entre la réversibilité et la puissance de libération d’insuline | Îlots de rat perfusés | -- | Aucun parallèle entre la puissance insulinotrope et la réversibilité des effets cationiques et sécrétoires. |
| Effet sur la déshydrogénase du malate, comparaison avec AG-EE 624 ZW | Îlots de souris | Aucun effet sur l’activité ou la localisation sous-cellulaire des enzymes par l’un et l’autre des deux produits. | |
| Test Pharmascreen | In vivo : souris | PO | Action antihyperglycémiante. |
| Test biochimique | In vitro : trachée isolée de cobaye | -- | Pas d’effet extrapancréatique. Fermeture du canal K+ sensible à l’ATP. Profil propre, c’est-à-dire affinité élevée seulement au cours d’un essai sur un seul récepteur. |
TOXICOLOGIE
Toxicité aiguë :
Chez le rat, par voie orale, le repaglinide n’a pas fait preuve de toxicité aiguë significative; la DL50 était > 3000 mg/kg pour les mâles, et de 2500 à 3000 mg/kg pour les femelles. Par voie intraveineuse, pour les rats, les DL50 du repaglinide étaient > 50 mg/kg pour les mâles, et de 20 à 50 mg/kg pour les femelles. Les signes cliniques étaient semblables à ceux observés après l’administration orale.
Les chiens se sont avérés plus sensibles que les rats. La mort est survenue chez les chiens à 300 et 1000 mg/kg. Les deux espèces d’animaux ont présenté des signes évoquant des effets sur le SNC, y compris une diminution de l’activité, un ptosis et l’hypothermie chez le rat ainsi que des tremblements, des vomissements et une démarche titubante chez le chien. À la nécropsie, on n’a observé aucune lésion imputable au médicament pour l’une ou l’autre espèce.
Tableau 11 – Études de toxicité à long terme
Espèce/souche Groupe initial | Méthode d’admi- nistration | Durée du traitement (sem.) | Dose (mg/kg/jour) | Résultats | |
|---|---|---|---|---|---|
| Toxicité subchronique | |||||
Souris : CD-1 5M, 5F/groupe, âgés de 4 semaines | Alimentation | 8 | 0, 380, 480, 600, 750, 1000 (dose de 380 augmentée à 1500 à la 6e semaine) | Morts : Aucun effet lié au traitement. Signes cliniques : Aucun effet lié au traitement. Conclusions : Aucun effet lié au traitement. | |
Souris Chbb : NMRI 10M, 10F/dose, âgés de 42 jours, 20,6 à 29,2 g | Alimentation | 13 | 0, 30, 120, 480 | Aucun effet du traitement sur la mortalité, les signes cliniques, le poids des organes, la pathologie macroscopique et microscopique. La consommation d’aliments a diminué dans les semaines 1 à 2 pour les mâles et dans les semaines 1 à 7 pour les femelles, sans que ce soit lié à la dose. Diminutions du gain pondéral chez tous les groupes (12 à 14 % pour le groupe à dose élevée). Consommation d’eau accrue dans le groupe 30 mg/kg. Laboratoire : augmentations des taux de phosphatase alcaline secondaire au traitement chez les mâles à dose élevée, les valeurs de glycogène hépatique ont diminué chez tous les mâles traités, et chez les femelles à doses modérées et élevées. | |
Rat Chbb : Thom 20M, 20F/groupe femelles 150 à 180 g mâles : 180 à 250 g | Alimentation | 13 sem., groupes de récupération de 6 sem. Après 13 semaines de traitement (10 animaux/ groupe) | 0, 30, 60, 120, 240 | Aucun effet du traitement sur la mortalité, la consommation d’eau, l’ophtalmologie, la fréquence cardiaque, l’hématologie, le sang fécal occulte, la pathologie macroscopique, les poids des organes, l’histopathologie ou la cytologie de la moelle osseuse. Signes cliniques : Apparence non soignée durant les 2 premières semaines de traitement pour les groupes de 120 et 240 mg/kg. La consommation d’aliments a légèrement diminué chez les mâles (tous les groupes) et les femelles à dose élevée; plus forte diminution du gain pondéral chez le groupe à dose élevée; augmentation du poids hépatique chez les femelles et du poids cardiaque (femelles à dose élevée). Laboratoire : Augmentations de la phosphatase alcaline secondaires au traitement dans deux groupes à dose élevée (réversible); GPT diminuée, diminution de la leucine arylamidase (femelles seulement), glycogène hépatique (groupes à dose élevée | |
Espèce/souche Groupe initial | Méthode d’admi- nistration | Durée du traitement (sem.) | Dose (mg/kg/jour) | Résultats |
|---|---|---|---|---|
seulement), augmentation du cholestérol total (femelles) et de l’amylase (femelles, deux groupes à dose élevée). Toutes les modifications des valeurs de laboratoire ont été réversibles et statistiquement non significatives en général. Conclusions : 120 mg probablement la dose maximale tolérée. | ||||
| Toxicité chronique | ||||
Rat Sprague-Dawley 25M, 25F/groupe; âgés de 4 sem. à la réception | Alimentation | 52 | 0, 2, 16, 120 dans lactose | Aucun effet du traitement sur la mortalité, les signes cliniques, la consommation d’aliments et d’eau, l’ophtalmoscopie, l’hématologie, l’analyse d’urine, le poids des organes et la pathologie macroscopique ou microscopique. Diminution des gains pondéraux de 15 % pour les animaux à dose élevée. Laboratoire : Les valeurs de phosphatase alcaline ont augmenté à 26 et 52 semaines chez les animaux à dose élevée. Conclusions : La dose maximale tolérée est de 120 mg/kg/jour. |
Chien Chbb : Beagle 4M, 4F/groupe; âgés de 11 à 18 mois poids 9,1 à 13,6 kg | Capsule | 52 | 0, 0,05, 2, 50 | Aucun effet du traitement sur le poids corporel, la fréquence cardiaque, la tension artérielle, l’ECG, la consommation d’aliments, l’ophtalmoscopie, l’hématologie, la cytologie de la moelle osseuse, la pathologie macroscopique et l’analyse d’urine. Signes cliniques : Spasmes cloniques toniques chez les groupes à doses moyenne et élevée répondant à une injection de glucose. Deux morts possiblement imputables à des convulsions chez les groupes à dose élevée. Diminution du poids de la prostate chez les mâles à des doses de 50 mg, hypertrophie de la région périportale du foie chez certains animaux à dose élevée. Laboratoire : Concentrations de glucose diminuées jusqu’à concurrence de 60 %, augmentation des enzymes hépatiques et de l’amylase chez certains animaux à dose élevée. Conclusions : aucun effet discernable à 0,05 mg/kg. |
Tableau 12 – Carcinogénicité
Espèce/ souche Groupe initial | Méthode d’admi- nistration | Durée du traitement (sem.) | Dose (mg/kg/jour) | Résultats |
Souris CD-1 50M, 50F | Alimentation | 104 | 0, 50, 170, 500 | Morts : 271 morts prématurées. Les mâles traités à dose élevée ont présenté une légère augmentation de la mortalité comparativement aux contrôles. Signes cliniques : Diminutions du poids corporel jusqu’à concurrence de 11 % observées à des doses de 170 et 500 mg. Tumeurs/lésions : Pas de signe de potentiel tumorigène, pas d’indication d’effets toxiques non néoplasiques. Conclusions : Pas de potentiel carcinogène. |
Rat Chbb : Thom 50M, 50F | Alimentation | 104 | 0, 15, 30, 60, 120 | Morts : 184 sont morts ou ont été sacrifiés prématurément (83 M, 101 F). Diminution des décès relative à la dose, apparente chez les mâles recevant 60 ou 120 mg/kg, comparativement aux contrôles. Signes cliniques : Pas de signes d’effet tumorigène jusqu’à concurrence de 30 mg/kg, et pas de preuve d’effets toxiques non néoplasiques. Tumeurs/lésions : Légère augmentation dans la fréquence de tumeurs thyroïdiennes et hépatiques bénignes observée à 60 et/ou 120 mg/kg. Augmentation de la fréquence des adénomes folliculaires thyroïdiens chez les mâles, mais pas chez les femelles. Augmentation de la fréquence des adénomes hépatocellulaires chez les mâles à 120 mg/kg, mais sans évolution vers des carcinomes malins. Les femelles ont présenté une fréquence accrue de métaplasies hépatocellulaires non néoplasiques du pancréas à toutes les doses et les mâles, à 60 et 120 mg/kg. Conclusions : Aucun effet discernable à 30 mg/kg pour mâles et femelles. |
Tableau 13 – Reproduction et tératologie
Espèce/ souche Groupe initial | Méthode d’administ ration | Durée du traitement | Dose (mg/kg/jour) | Résultats |
|---|---|---|---|---|
| Études de fertilité – segment I | ||||
Rat Chbb : Thom F0 : 24M, 24F F1 : 1M, 1F par portée | Gavage | F0 : JPN22 F1 : JG14 à JG16 | M-O : 1, 30, 300 F-O : 1, 30, 80 Administration avant reproduction et prolongée pour les femelles durant la lactation. F0 Administration : M = +10 sem. jusqu’à l’accouplement F = +2 sem. jusqu’au JG22 | Effets parentaux : Diminution du gain pondéral (mâles et femelles dans les groupes à dose élevée). Pas d’effet sur la reproduction ou la fertilité. Chez les femelles à dose élevée, diminution des corps jaunes et des sites d’implantation, résorptions accrues, réduction du nombre de naissances vivantes et réduction de la survie fœtale. Effets sur la progéniture : Développement anormal des membres causant une démarche anormale. Conclusions (aucun effet discernable) : F0 : M : 1 mg/kg; F : 30 mg/kg; F1 M :< 1 mg/kg; F : 1 mg/kg |
| Études de toxicité embryonnaire – segment II | ||||
Rat Chbb : Thom 36F (en gestation) | Gavage | Jours 7 à 16. Certaines rates sacrifiées au JG22. Les autres ont mené la gestation jusqu’à la mise bas naturelle. | 0, 0,5, 5, 80 | Effets maternels : Diminution significative du gain pondéral et de la consommation d’aliments (dose élevée) et légère diminution à la dose de 5 mg/kg. Pour les rates sacrifiées au JG22, il y a eu une augmentation du nombre de résorptions totales et prématurées et de la perte postimplantation chez le groupe à dose élevée. Effets sur la progéniture : Pas de malformations; cependant, des retards de l’ossification liés à la dose et une diminution du gain pondéral post sevrage chez les mâles aux deux doses les plus élevées. Conclusions (aucun effet discernable) : F : 0,5 mg/kg; Embryon/fœtus : 0,5 mg/kg |
Lapin Chbb : HM 21F (en gestation) | Gavage | Jours 6 à 18 : Mères sacrifiées au JG29 | 0, 0,1, 0,25, 0,9 | Effets maternels : Augmentation de la consommation d’aliments et du gain pondéral chez les groupes à dose modérée et élevée; fréquence accrue des avortements et des résorptions chez le groupe à dose élevée. Effets sur la progéniture : Fréquence plus élevée de malformations et de variations squelettiques chez le groupe à dose élevée. Conclusions (aucun effet discernable) : F : 0,1 mg/kg; Embryon/fœtus : 0,1 mg/kg |
Espèce/ souche Groupe initial | Méthode d’administ ration | Durée du traitement | Dose (mg/kg/jour) | Résultats |
|---|---|---|---|---|
| Études de toxicité péri-postnatales – segment III | ||||
Rat Chbb : Thom 23F (en gestation) 4F (en gestation pour l’analyse du lait) contrôle et dose élevée | Gavage | Du jour 16 PC jusqu’à jour 22 PP; groupe d’allaitement croisé aussi inclus | 0, 0,5, 5, 30, 80 | Effets maternels : Diminution du gain pondéral chez les deux groupes à dose élevée. Effets sur la progéniture : Augmentation de la mortalité postnatale liée à la dose, diminution du gain pondéral, développement anormal des membres chez deux groupes à dose élevée et retard de l’ouverture vaginale chez trois groupes à dose élevée. La progéniture sous allaitement croisé a aussi présenté un développement anormal des membres. Réduction de la capacité reproductrice de la progéniture chez les groupes à dose peu élevée; les groupes à dose modérée non affectés, cependant les corps jaunes, les sites d’implantation et les fœtus viables ont été affectés à 5 mg/kg ou plus. Conclusions (aucun effet discernable) : F : 5 mg/kg; Embryon/fœtus : < 0,5 mg/kg |
Rat Chbb : Thom 13F (en gestation) | Gavage | Intervalles : JG 1 à 5 JG 6 à 16 JG 17 à 22 JPN 1 à 14 JPN 15 à 21 | 80 (5 groupes de traitement) | Effets sur la progéniture : Pas d’altération du développement durant l’embryogenèse et la fœtogenèse précoce. Pas d’indication de difformités des os longs si le traitement est limité aux 2 premiers trimestres (JG 1 à 16). Conclusions : Le moment critique semble se produire à la gestation avancée et/ou au début de la lactation. |
Rat Chbb : Thom 25F (en gestation) | Gavage | Intervalles : JG 7 à 22 JPN 1 à 21 Analyses de radiographies squelettiques faites en post-partum (semaines 4, 6 et 10). | 0, 80 | Effets sur la progéniture : Difformités osseuses modérées à graves à la 4e semaine postnatale, s’atténuant graduellement jusqu’à la semaine 10. L’exposition durant la lactation a produit une déformation osseuse persistante modérée à grave. La radiographie a confirmé la chondromalacie et une croissance inhibée des bourgeons ostéogéniques. Conclusions : Altération de la chondrogenèse due à l’effet pharmacodynamique. |
Rat Chbb : Thom 6F (en gestation) | Gavage | JG7 à JPN7 | 0, 80 80+10 % eau glucose 80+streptozocin e | Observation de difformités anticipées des membres; l’évaluation de la glycémie a démontré des valeurs statistiquement moins élevées chez les femelles traitées, mais les animaux recevant le supplément de glucose n’ont présenté aucune diminution. |
Espèce/ souche Groupe initial | Méthode d’administ ration | Durée du traitement | Dose (mg/kg/jour) | Résultats |
|---|---|---|---|---|
Rat Chbb : Thom 32F (en gestation) | Gavage | Intervalles : JG 17 à 22 (G2) PP 1 à 14 (G3) JG 17 – PP 14 (G4) | 0 ou 80 | Effets maternels : Mortalité élevée chez mères G3 durant les 4 premiers jours post-partum. Les signes cliniques chez les mères G2 et G4 ont été reliés à une hypoglycémie grave et à des diminutions de la glycémie chez les mères traitées durant la gestation seulement. Effets sur la progéniture : Diminution de la glycémie chez la progéniture G3 et G4. Les analyses radiographiques ont confirmé des difformités squelettiques chez 40 % du groupe G2 et chez 100 % des groupes G3 et G4. Conclusions : le repaglinide passe dans le lait. |
Pendant toute la gestation, le repaglinide n’a pas été tératogène chez les rats et les lapins à des doses 40 fois (rats) et environ 0,8 fois (lapin) la dose maximale recommandée chez l’humain (en mg/m2). Cependant, au cours de certaines études menées sur des rats, la progéniture de rates exposées à des doses élevées de repaglinide durant le dernier trimestre de la grossesse et durant la lactation a développé des malformations squelettiques : raccourcissement, épaississement et courbure de l’humérus durant la période postnatale. Cet effet n’a pas été observé à des doses s’élevant à 2,5 fois la dose maximale recommandée chez l’humain (en mg/m2) administrées durant toute la gestation ou à des doses plus élevées administrées durant les deux premiers trimestres de la gestation.
Étant donné que les études de reproduction animale ne prédisent pas toujours la réponse chez l’humain, l’utilisation de repaglinide n’est pas recommandée durant la grossesse.
RÉFÉRENCES
- 1. Ampudia-Blasco FJ, Heinemann L, Bender R et al. Comparative dose-related time-action profiles of glibenclamide and a new non-sulphonylurea drug, AG-EE 623 ZW, during euglycaemic clamp in healthy subjects. Diabetologia 1994; 37: 703-707.
- 2.
Kajosaari L.I., Niemi M, Neuvonen M, Laitila J, Neuvonen P.J., Backman J.T. Clinical
Pharmacology and Therapeutics 2006; 78 (4): 388-399.
- 3. Wolffenbuttel BHR, Nijst L, Sels JPJE, Menheere PPCA, Muller PG. Effects of a new oral hypoglycemic agent, repaglinide, on metabolic control in sulphonylurea-treated patients with NIDDM. Eur J Clin Pharmacol 1993; 45: 113-116.
- 4. Expert Committee of the Canadian Diabetes Advisory Board. Clinical practice guidelines for treatment of diabetes mellitus. Can Med Assoc J 1992;147:697-712.
- 5. Raskin P, McGill J, Hale P, Khutoryansky N, Santiago, O. Repaglinide/Rosiglitazone Combination Therapy of Type 2 Diabetes. DIABETES, Abstracts from ADA 61st Scientific Sessions, June 2001, Vol 50, Supp 2
- 6. Marbury T, Ruckle JL, Hatorp P et al. Pharmacokinetics of repaglinide in subjects with renal impairment. Clinical Pharmacology and Therapeutics 2000; 67(1): 7-15.
- 7. Bidstrup TB, Damkier P, Olsen AK, Ekblom M, Karlsson A, Brøsen K. The impact of CYP2C8 polymorphism and grapefruit juice on the pharmacokinetics of repaglinide. Br J Clin Pharmacol 2006; 61(1):49-57.
- 8. Kalliokoski A, Neuvonen M, Neuvonen PJ, Niemi M. Different effects of SLCO1B1 polymorphism on the pharmacokinetics and pharmacodynamics of repaglinide and nateglinide. J Clin Pharmacol 2008; 48(3):311-321.
- 9. Kalliokoski A, Backman JT, Kurkinen KJ, Neuvonen PJ, Niemi M. Effects of Gemfibrozil and Atorvastatin on the Pharmacokinetics of Repaglinide in Relation to SLCO1B1 Polymorphism. Clin Pharmacol Ther 2008;doi: 10.1038/clpt.2008.74.
- 10. Niemi M, Backman JT, Kajosaari LI et al. Polymorphic organic anion transporting polypeptide 1B1 is a major determinant of repaglinide pharmacokinetics. Clin Pharmacol Ther 2005; 77(6):468-478.
- 11.
Niemi M, Leathart JB, Neuvonen M, Backman JT, Daly AK, Neuvonen PJ.
Polymorphism in CYP2C8 is associated with reduced plasma concentrations of repaglinide. Clin Pharmacol Ther 2003; 74(4):380-387.
- 12. Tirona RG, Leake BF, Merino G, Kim RB. Polymorphisms in OATP-C. Identification of multiple allelic variants associated with altered transport activity among European- and African-Americans. Journal of Biological Chemistry 2001; 276(38):35669-35675.
- 13.
Dai D, Zeldin DC, Blaisdell JA et al. Polymorphisms in human CYP2C8 decrease metabolism of the anticancer drug paclitaxel and arachidonic acid. Pharmacogenetics
2001; 11(7):597-607.
- 14. Bahadur N, Leathart JBS, Mutch E et al. CYP2C8 polymorphisms in Caucasians and their relationship with paclitaxel 6alpha-hydroxylase activity in human liver microsomes. Biochemical Pharmacology 2002; 64(11):1579-1589.
- 15.
Lecointre, K, Furlan V, Taburet A.M. In vitro effects of tacrlimus on human cytochrome
P450. Fundamental & Clinical Pharmacology 2002; 455-460
- 16. Niwa T, Yamamoto S, Saito M, Shiraga T, Takagi A. Effect of Cyclosporine and Tacrolimus on Cytochrome P450 Activities in Human Liver Microsomes. The Pharmaceutical Society of Japan 2007; 127(1): 209-216
- 17. Turk T., Pietruck F., Dolff S., Kriben A., Janseen O.E., Mann K., Philipp T., Heemann U. and Witzke O. Repaglinide in the Management of New-Onset Diabetes Mellitus After Renal Transplantation. American Journal of Transplantation 2006; 6: 842-846
- 18. Hatorp V. and Thomsen MS. Drug interaction studies with repaglinide on digoxin or theophylline pharmacokinetics and cimetidine on repaglinide pharmacokinetics. J. Clin. Pharmacol. 2002; 40; 184
- 19. Hatorp V., Hansen Kristian T. and Thomsen M.S. Influence of Drugs Interacting with CYP3A4 on the Pharmacokinetics, Pharmacodynamics, and Safety of the Prandial Glucose Regulator Repaglinide. J. Clin. Pharmacol. 2003; 43;649
- 20. Rosenberg M.A., Strange P., Chohen A. Assessment of pharmacokinetic and pharmacodynamic interactions between warfarin and repaglinide [abstract]. Diabetes 48 suppl. 1:A356, 1999.
- 21. Monographie de produit: GlucoNormMD, Novo Nordisk Canada inc, Mississauga, Ontario, Canada. Date de révision: le 9 septembre, 2015, numéro de contrôle: 186101.