


Monographie de produit - Jeraygo
Modifications importantes apportées récemment à la monographie
Sans objet.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................... 2
Table des matières ............................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ..................................... 4
1 Indications ............................................................................................................... 4
1.1 Pédiatrie ................................................................................................................................... 4 1.2 Gériatrie ................................................................................................................................... 4 2 Contre-indications ................................................................................................... 4
4 Posologie et administration ..................................................................................... 4
4.1 Considérations posologiques ................................................................................................... 4 4.2 Posologie recommandée et ajustement posologique ............................................................. 5 4.4 Administration ......................................................................................................................... 5 4.5 Dose oubliée ............................................................................................................................ 5 5 Surdose ................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 6
7 Mises en garde et précautions ................................................................................. 7
Appareil cardiovasculaire ...................................................................................................................... 7 Fonction hépatique ............................................................................................................................... 7 Fonction rénale ..................................................................................................................................... 7 Santé reproductive ................................................................................................................................ 8 Système sanguin et lymphatique .......................................................................................................... 8 7.1 Populations particulières ......................................................................................................... 8
7.1.1 Grossesse ................................................................................................................ 8
7.1.2 Allaitement .............................................................................................................. 9
7.1.3 Enfants et adolescents ............................................................................................ 9
7.1.4 Personnes âgées ...................................................................................................... 9
8 Effets indésirables .................................................................................................... 9
8.1 Aperçu des effets indésirables ................................................................................................. 9
8.2 Effets indésirables observés au cours des études cliniques ..................................................... 9 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........................... 12 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives...................................................................... 12 9 Interactions médicamenteuses .............................................................................. 13
9.2 Aperçu des interactions médicamenteuses ........................................................................... 13 9.4 Interactions médicament-médicament ................................................................................. 14 9.5 Interactions médicament-aliment ......................................................................................... 15 9.6 Interactions médicament-plante médicinale ......................................................................... 15 9.7 Interactions médicament-examens de laboratoire ................................................................ 15 10 Pharmacologie clinique .......................................................................................... 15
10.1 Mode d’action ........................................................................................................................ 15 10.2 Pharmacodynamie ................................................................................................................. 16 10.3 Pharmacocinétique ................................................................................................................ 16 11 Conservation, stabilité et mise au rebut ................................................................. 18
Partie 2 : Renseignements scientifiques ............................................................................ 19
12 Renseignements pharmaceutiques ........................................................................ 19
13 Études cliniques ..................................................................................................... 19
13.1 Études cliniques par indication .............................................................................................. 19 14 Microbiologie ........................................................................................................ 25
15 Toxicologie non clinique ......................................................................................... 25
Renseignements destinés aux patient·e·s ......................................................................... 27
Carte patient .................................................................................................................... 33
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
JERAYGO (aprocitentan) est indiqué pour le traitement de l’hypertension résistante chez les adultes en complément d’au moins trois médicaments antihypertenseurs de classes différentes.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de JERAYGO dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Des données provenant d’études cliniques suggèrent que les patients gériatriques présentent un risque plus élevé de certains événements indésirables par rapport aux patients plus jeunes (voir 7.1.4 Personnes âgées). Il n’y a que très peu de données disponibles chez les patients âgés de plus de 75 ans.
2 Contre-indications
JERAYGO est contre-indiqué :
- chez les patients qui présentent une hypersensibilité à l’aprocitentan ou à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- pendant la grossesse.
- pendant l’allaitement (voir 7.1.2 Allaitement et 16 Toxicologie non-clinique – Toxicologie pour la reproduction et le développement).
- chez les patients atteints d’une insuffisance hépatique grave (classe C de Child-Pugh; avec ou sans cirrhose) (voir 7 Mises en garde et précautions, 8.4 Résultats anormaux aux examens de laboratoire).
4 Posologie et administration
4.1 Considérations posologiques
Patients atteints d’insuffisance cardiaque : JERAYGO n’a pas été étudié chez les patients atteints d’une insuffisance cardiaque de stade III ou IV selon la classification de la New York Heart Association, ou d’une maladie cardiaque instable, ou avec une concentration plasmatique en NT-proBNP ≥ 500 pg/mL. JERAYGO n’est pas recommandé chez ces patients. En raison du risque général d’insuffisance cardiaque chez les patients présentant une hypertension résistante, les patients doivent être surveillés pour détecter les signes et symptômes d’une insuffisance cardiaque décompensée (voir 7 Mises en garde et précautions– Appareil cardiovasculaire – Événements cardiovasculaires).
Surveillance avant l’initiation du traitement ou pendant la thérapie :
- Les patients prenant des diurétiques de l’anse ne doivent pas passer à des diurétiques moins efficaces avant le début du traitement par JERAYGO (voir 7 Mises en garde et précautions – Appareil cardiovasculaire – Rétention hydrique).
Santé hépatique :
o ne PAS initier JERAYGO chez les patients ayant des aminotransférases élevées (> 3 limite supérieure de la normale [LSN]) ou une insuffisance hépatique grave.
o lorsqu’il est cliniquement indiqué, obtenir des tests enzymatiques hépatiques avant l’initiation de JERAYGO et pendant le traitement.
- Santé reproductive : avant l’initiation du traitement, informer le patient des risques concernant la fertilité masculine, la tératogénicité et le passage au lait maternel (voir 7 Mises en garde et précautions – Santé reproductive, 7.1.1 Grossesse, 7.1.2 Allaitement et 16 Toxicologie non clinique – Toxicologie pour la reproduction et le développement). Conseiller le patient sur les mesures de protection appropriées (p. ex., contraception hormonale; tests de grossesse réguliers; interruption du traitement ou abstention de l’allaitement) en fonction de ses objectifs personnels et de sa situation.
4.2 Posologie recommandée et ajustement posologique
La dose initiale recommandée de JERAYGO est de 12,5 mg par voie orale une fois par jour.
La dose peut être augmentée à 25 mg une fois par jour après au moins 4 semaines de traitement pour les patients qui tolèrent la dose initiale et qui ont besoin d’un contrôle plus strict de leur pression artérielle.
Patients atteints d’insuffisance rénale : aucun ajustement posologique n’est requis chez les patients insuffisants rénaux (notamment ceux présentant une insuffisance sévère, avec un débit de filtration glomérulaire estimé [DFGe] compris entre 15 et 29 mL/min/1.73 m2) (voir 10.3 Pharmacocinétique). JERAYGO n’a pas été étudié chez les patients dont le DFGe est inférieur à 15 mL/min/1.73 m2, ni chez les patients dialysés; JERAYGO n’est pas recommandé chez ces patients.
Patients atteints d’insuffisance hépatique : Voir 2 Contre-indications et 4.1 Considérations posologiques. Aucun ajustement posologique n’est requis chez les patients atteints d’une insuffisance hépatique légère ou modérée (respectivement, classe A ou B de Child-Pugh) (voir 10.3 Pharmacocinétique).
Pédiatrie : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Gériatrie : Aucun ajustement posologique n’est nécessaire chez les patients âgés de plus de 65 ans.
4.4 Administration
Les comprimés pelliculés ne sont pas sécables et sont prévus pour être avalés en entier.
JERAYGO peut être pris avec ou sans nourriture.
4.5 Dose oubliée
JERAYGO doit être pris chaque jour. En cas d’oubli d’une dose, il faut avertir le patient de prendre le traitement le lendemain et de ne pas prendre deux doses le même jour.
5 Surdose
L’aprocitentan a été administré à des sujets sains sous forme d’une dose unique jusqu’à 600 mg et sous forme de doses multiples jusqu’à 100 mg par jour (respectivement 24 et 4 fois la dose maximale approuvée). Des effets indésirables de type céphalées, congestion nasale, nausées et infection des voies respiratoires supérieures ont été observés. En cas de surdosage, les patients doivent être étroitement surveillés pour détecter des signes ou symptômes de réactions indésirables et des mesures de soutien standard doivent être mises en œuvre, si nécessaire. En raison d’un éventuel allongement de l’intervalle QT, envisager la nécessité d’une surveillance par ECG. Il est peu probable qu’une dialyse soit efficace, car l’aprocitentan est fortement lié aux protéines. Voir 10.3 Pharmacocinétique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Comprimés pelliculés :
- 12,5 mg : comprimé pelliculé rond biconvexe, jaune à orange, portant l’inscription « AN » gravée sur une face et lisse sur l’autre face.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| orale | comprimé de 12,5 mg, 25 mg | Croscarmellose sodique Hydroxypropylcellulose Oxyde de fer noir Oxyde de fer rouge Oxyde de fer jaune Lactose monohydraté Stéarate de magnésium Cellulose microcristalline Alcool polyvinylique Silice colloïdale hydratée Talc Dioxyde de titane Citrate de triéthyle | ||
25 mg : comprimé pelliculé rond biconvexe, rose, portant l’inscription « AN » gravée sur une face et
« 25 » gravée sur l’autre face.
Nature et contenu de l’emballage :
- Flacon PEHD opaque blanc, avec fermeture de sécurité enfant et opercule scellé par induction, contenant un dessiccant en gel de silice et 30 comprimés.
- Plaquette prédécoupée unitaire en film d’aluminium formée à froid, avec dessiccant et film pour opercule à enfoncer en aluminium, contenant 10 x 1 comprimés pelliculés.
7 Mises en garde et précautions
Appareil cardiovasculaire
- Rétention hydrique
L’œdème périphérique et la rétention hydrique sont des effets connus des antagonistes des récepteurs de l’endothéline (ARE) et ont été observés dans les études cliniques portant sur le JERAYGO. Après le début du traitement, les signes de rétention hydrique tels que l’œdème ou la prise de poids doivent être surveillés chez les patients. En cas d’apparition d’une rétention hydrique cliniquement significative, le patient doit être évalué pour déterminer la cause et la nécessité d’un traitement d’appoint supplémentaire, notamment diurétique (voir 8 Effets indésirables).
De nombreux facteurs augmentent le risque de développer une rétention hydrique pendant le traitement par JERAYGO : insuffisance rénale, insuffisance cardiaque, diabète, indice de masse corporelle (IMC) ≥ 40 kg/m2 et âge avancé. Avant d’augmenter la dose chez ces patients, la prise en charge des fluides doit être optimisée et il convient de conseiller aux patients d’être particulièrement attentifs aux signes de rétention hydrique dans les premières semaines suivant la montée de la titration.
- Événements cardiovasculaires
En raison du risque général d’événements cardiovasculaires chez les patients atteints d’hypertension résistante et étant donné que l’aprocitentan peut provoquer une rétention hydrique, les patients à haut risque de développer une insuffisance cardiaque congestive ou d’autres événements cardiovasculaires doivent être surveillés pour détecter des signes et symptômes de rétention hydrique.
Fonction hépatique
Les élévations des aminotransférases et l’hépatotoxicité sont des effets connus d’autres ARE.
En cas d’élévations soutenues, inexpliquées et cliniquement significatives du taux d’aminotransférases, ou si les élévations s’accompagnent d’une augmentation du taux de bilirubine > 2 × LSN ou de symptômes cliniques d’hépatotoxicité, il convient d’interrompre JERAYGO. Voir 8 Effets indésirables.
JERAYGO est fourni avec une carte patient qui contient des informations de sécurité importantes pour permettre la détection précoce de l’hépatotoxicité (voir Renseignements destinés aux patient·e·s).
Fonction rénale
Les patients avec un DFGe inférieur à 60 mL/min/1,73 m2 ont un risque plus élevé d’anémie et de rétention hydrique (y compris d’œdème) que ceux avec un DFGe supérieur pendant le traitement par
JERAYGO. Lorsque cliniquement indiqué, surveiller l’hémoglobine et les signes de rétention hydrique ou d’insuffisance cardiaque.
Santé reproductive
Fertilité
Une incidence accrue de la dilatation tubulaire testiculaire et de la dégénérescence ou de l’atrophie tubulaire chez les rats et les chiens mâles a été observée après le traitement par aprocitentan, semblable à celle d’autres ARE. Cependant, de tels effets n’ont été observés qu’à 21 fois (rats) et 17 fois (chiens) la dose maximale recommandée chez l’humain, et aucun effet sur la fertilité n’a été observé. Les études de développement pré- et post-natal menées chez des rats femelles recevant du macitentan (dont l’aprocitentan est un métabolite majeur) en fin de gestation et pendant la lactation ont montré une réduction de la survie des petits et une altération de la fertilité masculine à toutes les doses (voir 16 Toxicologie non clinique – Toxicologie pour la reproduction et le développement). D’autres ARE ont montré une diminution du nombre de spermatozoïdes chez les patients. On ne sait pas si l’aprocitentan peut affecter négativement la spermatogenèse chez les hommes.
Risque tératogène
Selon les données issues d’études de reproduction animale menées avec d’autres ARE, l’aprocitentan peut être nocif pour le fœtus lorsqu’il est administré à une patiente enceinte. L’utilisation de JERAYGO est contre-indiquée chez les patientes enceintes. Il convient de conseiller aux patientes en âge de procréer d’utiliser des méthodes fiables de contraception pendant le traitement et un mois après l’arrêt du traitement, car elles ne doivent pas débuter une grossesse pendant cette période. Il est recommandé aux patientes en âge de procréer de réaliser un test de grossesse avant le début du traitement, chaque mois pendant le traitement et un mois après l’arrêt du traitement pour permettre la détection précoce d’une grossesse. Si une grossesse est détectée, JERAYGO doit être arrêté. Voir 2 Contre-indications et 7.1.1 Grossesse.
JERAYGO est fourni avec une carte patient qui contient des informations de sécurité importantes pour informer les patients sur les risques fœtaux et comment les prévenir (voir Renseignements destinés aux patient·e·s).
Système sanguin et lymphatique
Des diminutions d’hématocrite ou de concentration d’hémoglobine se sont produites suite à l’administration d’ARE et ont été observées dans les études cliniques portant sur le JERAYGO. Ces diminutions ont été attribuées à une expansion du volume plasmatique (hémodilution), sont apparues rapidement, sont restées stables pendant la période de traitement chronique et étaient réversibles suivant l’arrêt du traitement. L’instauration de JERAYGO n’est pas recommandée chez les patients présentant une anémie sévère. En cas d’indication clinique, les concentrations d’hémoglobine doivent être mesurées avant le début du traitement et pendant le traitement. Voir 8 Effets indésirables.
7.1 Populations particulières
7.1.1 Grossesse
Les données sur l’utilisation de JERAYGO chez les femmes enceintes sont insuffisantes. D’après les données issues d’études de reproduction animale avec d’autres ARE, JERAYGO peut entraîner une toxicité embryo-fœtale, y compris des malformations congénitales et la mort du fœtus, lorsqu’il est administré à une patiente enceinte, et il est contre-indiqué pendant la grossesse (voir 2 Contre-indications).
Il y a eu un cas d’exposition à JERAYGO avant la conception et pendant la grossesse au cours du programme de développement clinique. La participante a été exposée à 25 mg d’aprocitentan pendant 139 jours au total, ce qui comprenait les 6 premières semaines de grossesse, après quoi l’aprocitentan a été définitivement arrêté. Le bébé est né sain, sans anomalies congénitales à 38 semaines.
7.1.2 Allaitement
Les données relatives à la présence de l’aprocitentan dans le lait maternel, aux effets sur l’enfant allaité ou à l’effet sur la production de lait sont inexistantes. Chez la rate, l’aprocitentan est excrété dans le lait pendant la lactation approximativement proportionnellement aux niveaux plasmatiques. L’allaitement est contre-indiqué pendant le traitement par JERAYGO.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de JERAYGO dans la population pédiatrique n’ont pas été démontrées. Par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Les patients plus âgés (≥ 75 ans) sont plus susceptibles de développer une anémie, une rétention hydrique (y compris une aggravation de la rétention hydrique), des événements cérébrovasculaires et une insuffisance cardiaque (y compris une aggravation de l’insuffisance cardiaque). Voir 1.2 Gériatrie, 4.1 Considérations posologiques, 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions – Appareil cardiovasculaire et Système sanguin et lymphatique.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables liés au médicament les plus fréquemment rapportés pour toute dose de JERAYGO lors de l’étude ID-080A301 étaient l’œdème / la rétention hydrique (26%), et diminution de l’hémoglobine (11 %). Un arrêt définitif du traitement en raison d’effets indésirables pendant toute la durée de l’étude (48 semaines) est survenu chez 6.2 % des participants prenant une dose (voir 8.2 Effets indésirables observés au cours des études cliniques, 7 Mises en garde et précautions – Appareil cardiovasculaire et Système sanguin et lymphatique).
La plupart des effets indésirables étaient d’intensité légère ou modérée.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les
informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
La sécurité de JERAYGO a été évaluée au cours d’un essai clinique de phase 3 contrôlée contre placebo (ID-080A301) chez des patients dont la pression artérielle (PA) n’était pas contrôlée (pression systolique [PS] ≥ 140 mmHg) malgré l’utilisation d’au moins trois médicaments antihypertenseurs. Cette étude a évalué JERAYGO comme traitement additionnel pendant 48 semaines. Les patients ont reçu soit JERAYGO 12,5 mg, soit JERAYGO 25 mg, soit un placebo une fois par jour pendant le traitement à double aveugle initial de 4 semaines (partie 1). Par la suite, tous les patients ont reçu JERAYGO 25 mg une fois par jour pendant le traitement en simple aveugle de 32 semaines (partie 2). À la fin des 32 semaines, les patients ont été de nouveau randomisés pour recevoir JERAYGO 25 mg ou un placebo une fois par jour pendant le traitement de sevrage en double aveugle de 12 semaines (partie 3).
L’exposition médiane à JERAYGO était de 37 semaines et l’exposition la plus longue était de 56 semaines. Un total de 724 patients ont reçu une dose quelconque de JERAYGO, parmi lesquels 243 patients ont été exposés à l’aprocitentan 12,5 mg et 713 patients à l’aprocitentan 25 mg. Cela correspondait à 20 années-patients (12,5 mg) et 486 années-patients (25 mg) d’exposition.
Le Tableau 2 énumère les effets indésirables définis comme 1) des événements indésirables apparus sous traitement avec une fréquence de ≥ 2 % chez les patients traités par JERAYGO et plus élevée (≥ 1 %) que chez les patients sous placebo pendant le traitement initial à double aveugle de 4 semaines (partie 1) et 2) tout autre événement indésirable, ne répondant pas aux critères de seuil, mais considéré comme pertinent en raison du mécanisme lié à l’effet vasodilatateur des ARE. Pour les deux catégories, toutes les 3 parties de l’étude sont affichées.
Tableau 2 – Réactions indésirables au médicament signalées par la partie du traitement de l’essai et terme préféré
Partie de l’essai clinique Terme préféré | Aprocitentan | Aprocitentan | Placebo (%) | ||||
| 12,5 mg | 25 mg | ||||||
| (%) | (%) | ||||||
À double aveugle (partie 1) Œdème/rétention hydrique Diminution de l’hémoglobine Dyspnée Maux de tête Infection des voies respiratoires supérieures Hypotension | N = 243 9,1 3,7 0,4 0 0 0,8 | N = 245 18,4 1,2 1,6 2,0 2,4 0,8 | N = 242 2,1 0 0,4 1,2 1,7 0,4 | ||||
À simple aveugle (partie 2) Œdème/rétention hydrique Diminution de l’hémoglobine Maux de tête Dyspnée Hypotension Infection des voies respiratoires supérieures | N = 704 18,2 8,9 3,7 2,1 2,1 0,9 | ||||||
Partie de l’essai clinique Terme préféré | Aprocitentan | Aprocitentan | Placebo (%) | ||||
| 12,5 mg | 25 mg | ||||||
| (%) | (%) | ||||||
Sevrage à double aveugle (partie 3) Œdème/rétention hydrique Diminution de l’hémoglobine Dyspnée Infection des voies respiratoires supérieures Hypotension Maux de tête | N = 310 2,6 1,9 0,6 1,3 0,3 0,6 | N = 303 1,3 1,3 0 0,7 0 1,7 | |||||
Œdème/rétention hydrique inclut des termes dans la requête standardisée MedDRA de « œdème hémodynamique, épanchements et surcharge hydrique » et les termes gonflement de la paupière, gonflement du visage, œdème des paupières et œdème du visage.
La diminution de l’hémoglobine est la combinaison des termes préférés suivants : « Anémie » et « Diminution de l’hémoglobine »,
Les taux d’incidence sont ventilés par partie de l’étude et reflètent le nombre de participants ayant vécu un événement nouveau ou récurrent dans chaque partie. Pour l’incidence globale sur 48 semaines, voir le Tableau 3.
Le Tableau 3 présente l’incidence globale des effets indésirables à tout moment de l’essai clinique. Les mesures à prendre en cas d’œdème/rétention hydrique ou d’anémie sont décrites dans 7 Mises en garde et précautions – Appareil cardiovasculaire et Système sanguin et lymphatique.
Tableau 3 – Incidence globale des effets indésirables du médicament pendant 48 semaines
| Incidence globale sur 48 semaines pour l’aprocitentan à toute dose pour n = 724 | ||||||||||||
Terme préféré pour les réactions indésirables aux médicaments | Effets indésirables des médicaments | Effets indésirables du | Réactions | |||||||||
| médicament entraînant | indésirables graves | |||||||||||
| l’arrêt du traitement | aux médicaments | |||||||||||
| n/Nn (%) | n/Nn (%) | n/Nn (%) | ||||||||||
Œdème/rétention hydrique 185 (25,6) 6 (0,8) 3 (0,4) Diminution de l’hémoglobine 81 (11,2) 0 1 (0,1) Maux de tête 34 (4,7) 0 0 Dyspnée 22 (3, 0) 1 (0,1) 2 (0,3) Hypotension 18 (2,5) 1 (0,1) 1 (0,1) Infection des voies respiratoires supérieures 15 (2,1) 0 0 | ||||||||||||
La fréquence globale la plus élevée de réactions indésirables aux médicaments chez les participants exposés pendant 16 semaines à un placebo (n = 444) était de 2 % pour l’œdème/la rétention hydrique et le mal de tête. Un participant a arrêté en raison d’une hypotension et aucun événement ne s’est avéré grave.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Troubles du système immunitaire : hypersensibilité
Investigations : débit de filtration glomérulaire diminué lors du traitement initial, poids augmenté lors du traitement initial
Troubles hépatobiliaires : augmentation des transaminases
Troubles vasculaires : bouffées de chaleur
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Résultats des essais cliniques
La concentration moyenne en hémoglobine au début de l’étude était respectivement de 139; 139 et 141 g/l dans les bras JERAYGO 12,5 mg; 25 mg et placebo. Pendant le traitement en double aveugle de 4 semaines (partie 1), une diminution moyenne de l’hémoglobine de 8 g/l et 9 g/l a été rapportée chez les patients recevant respectivement 12,5 mg et 25 mg de JERAYGO, contre une diminution de 4 g/l chez les patients recevant un placebo. À la fin du traitement en simple aveugle de 32 semaines (partie 2), au cours duquel tous les patients recevaient 25 mg de JERAYGO, la diminution moyenne de l’hémoglobine était restée inchangée à 9 g/l par rapport au début de l’étude. La réversibilité de l’effet a été observée en 4 semaines chez les patients randomisés à nouveau pour recevoir un placebo au cours du traitement de sevrage en double aveugle d’une durée de 12 semaines (partie 3). Une diminution de la concentration en hémoglobine par rapport au début de l’étude à une valeur inférieure à 100 g/l a été rapportée chez 6 % des patients pendant l’exposition de 48 semaines à 25 mg de JERAYGO. Parmi ces patients, l’intervalle de concentration d’hémoglobine au début de l’étude était de 103 à 154 g/l.
Une incidence plus élevée de diminution de l’hémoglobine a été observée chez les patients âgés de 75 ans ou plus par rapport aux patients plus jeunes, voir 7.1.4 Personnes âgées.
Les anomalies cliniquement significatives sur 48 semaines sont résumées dans Tableau 4.
Tableau 4 – Résultats de laboratoire anormaux cliniquement significatifs par partie d’étude
Résultats de laboratoire marqués par partie du
traitement de l’essai
Aprocitentan 12,5 mg n/Nn (%)
Aprocitentan 25 mg n/Nn (%)
Placebo n/Nn (%)
À double aveugle (Partie 1) N = 243 N = 245 N = 242
Hémoglobine (g/L)
< 80 0 / 222 0 / 230 0 / 226
< 100 7 / 221 (3,2) 3 / 229 (1,3) 0 / 226
Enzymes hépatiques
ALAT et/ou ASAT > 3 × ULN 0 / 235 1 / 239 (0,4) 2 / 228 (0,9)
(ALAT et/ou ASAT > 3 × ULN) et (TBIL > 2 × ULN) 0 / 235 0 / 240 0 / 230
Taux de filtration glomérulaire, estimé (mL/min/1,73 m2)
< 30 4 / 230 (1,7) 6 / 233(2,6) 2 / 227 (0.9) < 60 15 / 185(8,1) 8 / 180 (4,4) 14 / 190 (7,4)
À simple aveugle (Partie 2) N = 704
Hémoglobine (g/L)
< 80 1 / 689 (0,1)
< 100 38 / 687 (5,5)
Enzymes hépatiques
ALAT et/ou ASAT > 3 × ULN 10 / 689 (1,5)
(ALAT et/ou ASAT > 3 × ULN) et (TBIL > 2 × ULN) 0 / 691
Taux de filtration glomérulaire, estimé (mL/min/1,73 m2)
< 30 32 / 674 (4,7)
< 60 108 / 542 (19,9)
Sevrage à double aveugle (Partie 3) N = 310 N = 303
Hémoglobine (g/l)
< 80 0 / 307 0 / 297
< 100 4 / 303 (1,3) 4 / 292 (1,4)
Enzymes hépatiques
ALAT et/ou ASAT > 3 × ULN 4 / 305 (1,3) 3 / 296 (1,0)
(ALAT et/ou ASAT > 3 × ULN) and (TBIL > 2 × ULN) 0 / 306 0 / 297
Taux de filtration glomérulaire, estimé (mL/min/1,73 m2)
< 30 14 / 296 (4,7) 2 / 288 (0,7)
< 60 28 / 228 (12,3) 28 / 237(11,8)
ALAT = alanine aminotransférase; ASAT = aspartate aminotransférase; LSN = limite supérieure de la normale; TBIL = bilirubine totale.
Au début du traitement, JERAYGO peut entraîner une diminution, faible et proportionnelle à la dose, du débit de DFGe, qui survient au cours des 6 premières semaines du traitement initial et qui se stabilise par la suite.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
JERAYGO à des doses supérieures aux doses recommandées peut augmenter le risque d’arythmies cardiaques, y compris les torsades de pointes, lorsqu’il est administré en association avec d’autres médicaments connus pour allonger l’intervalle QT (voir 9.4. Interactions médicament-médicament).
Effet d’autres médicaments sur la pharmacocinétique de JERAYGO
D’autres composés, qui sont des inhibiteurs ou des inducteurs de transporteurs et/ou d’enzymes CYP, ne devraient pas avoir d’impact cliniquement significatif sur l’exposition à l’aprocitentan.
Effet de JERAYGO sur la pharmacocinétique d’autres médicaments
L’aprocitentan ne devrait pas avoir d’impact cliniquement significatif sur l’exposition à d’autres composés basé sur des données in vitro avec des enzymes CYP et des transporteurs de médicaments, et les études cliniques d’interaction médicamenteuse avec le substrat CYP3A4 midazolam et la protéine de résistance
au cancer du sein (BCRP) substrat rosuvastatine (voir 9.4. Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 5 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source | Effet | Commentaire clinique | ||||
| du ou des produits | des | ||||||
| médicamenteux | données | ||||||
Midazolam (substrat sensible du CYP3A4) | EC | L’administration concomitante d’aprocitentan 50 mg une fois par jour à l’état d’équilibre avec le midazolam, substrat du CYP3A4, n’a pas affecté la pharmacocinétique du midazolam (Cmax = 1,04 [0,88, 1,23], ASC = 1,14 [1,06, 1,22]). | Aucun ajustement posologique | ||||
Rosuvastatine (substrat de la BCRP) | EC | La co-administration de 25 mg d’aprocitentan une fois par jour à l’état d’équilibre avec 10 mg de rosuvastatine, un substrat de la BCRP, a augmenté la Cmax de la rosuvastatine de 40 % (Cmax = 1,40 [1,19, 1,65]) alors que l’ASC est restée inchangée (ASC = 0,99 [0,86, 1,14]). | Aucun ajustement posologique | ||||
Éthinylestradiol et lévonorgestrel (contraceptifs oraux combinés) | EC | L’administration concomitante d’aprocitentan 25 mg une fois par jour à l’état stable avec 20 mcg d’éthinylestradiol et 100 mcg de lévonorgestrel n’a pas affecté la pharmacocinétique de l’éthinylestradiol, avec une légère augmentation de la Cmax (Cmax = 1,21 [1,10, 1,32]) et une ASC inchangée (ASC = 1,06 [1,01, 1,11]). Pour le lévonorgestrel, la Cmax et l’ASC étaient légèrement augmentées (Cmax = 1,38 [1,26, 1,50], ASC = 1,26 [1,12, 1,42]). | Aucun ajustement posologique | ||||
Médicaments prolongeant le QT par exemple, les antiarythmiques de classe 1A (procaïnamide, disopyramide), les antiarythmiques de classe 3 (amiodarone, sotalol), les antipsychotiques (ziprasidone, chlorpromazine) et certains antibiotiques (moxifloxacine). La liste n’est pas exhaustive. | T | — | La prudence est de mise avec l’utilisation de JERAYGO à des doses plus élevées que celles recommandées en combinaison avec d’autres médicaments qui prolongent l’intervalle QT. |
1-OH midazolam = 1-hydroxy midazolam; ASC = aire sous la courbe de la concentration plasmatique en fonction du temps; BCRP = protéine de résistance de cancer du sein; Cmax = concentration plasmatique maximale; EC = essai clinique; IC = intervalle de confiance; PK = pharmacocinétique; T = théorique.
9.5 Interactions médicament-aliment
Ce médicament peut être pris avec ou sans nourriture.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’aprocitentan est un double ARE puissant, actif par voie orale, qui inhibe la liaison de l’endothéline (ET)-1 aux récepteurs ETA et ETB. ET-1, par l’intermédiaire de ses récepteurs ETA et ETB, intervient dans divers effets délétères tels que la vasoconstriction, la fibrose, la prolifération cellulaire et l’inflammation. Dans l’hypertension, l’ET-1 peut provoquer un dysfonctionnement endothélial, une hypertrophie et un remodelage vasculaires, une activation sympathique et une augmentation de la synthèse d’aldostérone. L’ET-1 est régulée à la hausse dans l’hypertension et en particulier dans les cas avec rénine basse et sensibles au sel.
Dans différents modèles animaux d'hypertension, l'aprocitentan a diminué la pression artérielle sans affecter la fréquence cardiaque et a démontré un effet plus fort dans les modèles sensibles au sel, dans lesquels il a également amélioré l'hémodynamique rénale et le remodelage cardiaque.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Une étude approfondie, randomisée, croisée, contrôlée par placebo et positive sur le QT a été réalisée dans laquelle des participants en bonne santé ont reçu 25 mg (dose thérapeutique maximale) ou 100 mg (dose suprathérapeutique, quatre fois la dose clinique maximale recommandée) d’aprocitentan une fois par jour pendant 10 jours pour atteindre l’état d’équilibre, un placebo correspondant et une dose unique de 400 mg de moxifloxacine (témoin). À la dose thérapeutique maximale, la variation moyenne du QTc corrigée en fonction du placebo et des valeurs de base était de 3,9 ms et la limite supérieure de l’intervalle de confiance (IC) à 90 % était de 4,4 ms. À cette dose, la concentration moyenne (Cmax) était de 3,7 μg/mL (IC à 95 % 3,4–4,0). À 100 mg, la variation moyenne du QTc corrigée en fonction du placebo et des valeurs de référence était de 8,5 ms et la limite supérieure de l’IC à 90 % de la variation moyenne du QTc corrigée en fonction du placebo par rapport aux valeurs de base était de 10,4 ms. À cette dose, la concentration moyenne (Cmax) était de 16,8 μg/mL (IC à 95 % 15,5–18,1). L’analyse de la concentration—QT a démontré que l’allongement du QT peut se produire uniquement au-dessus des concentrations qui sont peu susceptibles d’être atteintes chez les patients recevant la dose recommandée la plus élevée. Des événements indésirables cardiaques, notamment des palpitations, une tachycardie et une bradycardie, ont été signalés dans le groupe à 100 mg, et un patient de ce groupe a arrêté l’étude en raison d’une augmentation de l’allongement de l’intervalle QTc de plus de 60 ms par rapport à la ligne de base (voir 9 Interactions médicamenteuses).
10.3 Pharmacocinétique
La pharmacocinétique de l’aprocitentan a été étudiée principalement chez des participants adultes en bonne santé. Une comparaison croisée des concentrations plasmatiques minimales (Ccreux) d’aprocitentan à l’état d’équilibre chez les participants atteints d’hypertension résistante était similaire aux valeurs observées chez les participants sains.
Tableau 6 – Résumé des paramètres pharmacocinétiques d’aprocitentan
| Cmax [μg/mL] | tmax [h] | ASCτ [μg*h/mL] | t½ [h] | |||||||||||
Intervalle de première dose de 25 mg | 1,32 (0,98, 1,76) | 8,5 (4,0, 10,0) | 23,49 (18,06, 30,54) | – | ||||||||||
| 25 mg à l’état d’équilibre | 3,57 (2,67, 4,77) | 4,5 (3,0, 9,0) | 69,48 (52,44, 92,05) | 45,7 (38,7, 53,9) | ||||||||||
Les données sont des moyennes géométriques (IC à 95 %) ou, pour le tmax, la médiane (plage).
ASCτ = aire sous la courbe de la concentration plasmatique en fonction du temps pendant un intervalle de dosage; Cmax = concentration plasmatique maximale; IC = intervalle de confiance; t½ = demi-vie terminale; tmax = temps nécessaire pour atteindre la concentration plasmatique maximale.
Absorption :
La concentration plasmatique maximale (Cmax) de l’aprocitentan était atteinte entre 4 et 5 heures après l’administration de 25 mg. Les concentrations plasmatiques de l’aprocitentan augmentaient de manière proportionnelle à la dose après l’administration une fois par jour de 5 mg, 25 mg et 100 mg. La biodisponibilité absolue de l’aprocitentan après une administration orale n’est pas connue.
Avec une administration quotidienne, l’état d’équilibre était atteint au Jour 8, et l’accumulation par rapport au Jour 1 était approximativement multipliée par 3.
Lorsqu’une formulation en capsule (utilisée dans les premières études cliniques) a été administrée avec un repas riche en graisses et en calories à des participants sains, le délai médian pour atteindre la Cmax de l’aprocitentan (tmax) était avancé d’environ une heure, et la Cmax était multipliée par environ 1,7 par rapport à celle obtenue à jeun. L’exposition totale exprimée sous forme d’ASC0-∞ était environ 1,2 fois celle observée à jeun. L’effet des aliments sur le comprimé d’aprocitentan n’a pas été spécifiquement étudié. Les comprimés d’aprocitentan ont été administrés sans tenir compte de la nourriture dans l’étude pivot de phase 3 et peuvent être pris avec ou sans nourriture. Voir 4 Posologie et administration.
Distribution :
Le volume de distribution apparent de l’aprocitentan est d’environ 20 L. Aprocitentan se lie fortement aux protéines plasmatiques (> 99 %), principalement à l’albumine. Le rapport sang/plasma d’aprocitentan est de 0,63.
Métabolisme :
Dans le plasma, l’aprocitentan était détecté quasiment exclusivement sous forme inchangée (94,3 %), et aucun métabolite majeur n’a été observé.
Aprocitentan est principalement métabolisé par N-glucosidation de la fraction sulfamide, catalysée par les glucuronyltransférases UGT1A1 et UGT2B7, et l’hydrolyse de la fraction sulfamide en l’aminopyrimidine correspondante. L’hydrolyse était principalement non enzymatique.
Élimination :
Après l’administration d’une dose radiomarquée d’aprocitentan, environ 52 % du matériel radioactif lié au médicament était éliminé via l’urine et 25 % via les selles. Au total, respectivement 0,2 % et 6,8 % de la dose administrée était retrouvée sous forme d’aprocitentan inchangé dans l’urine et dans les selles.
Après administration orale d’aprocitentan chez des sujets sains, la clairance corporelle totale apparente était de 0,30 L/h. La demi-vie plasmatique terminale de l’aprocitentan est d’environ 46 heures.
Populations et états pathologiques particuliers
Âge, sexe, origine ethnique et poids corporel : Aucun effet cliniquement pertinent de l’âge (18 à 84 ans), du sexe, du poids corporel ou de l’origine ethnique n’a été observé sur la pharmacocinétique de l’aprocitentan.
Insuffisance hépatique : L’exposition totale à l’aprocitentan (ASC) chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh) était augmentée d’une moyenne de 23 % par rapport à des sujets sains. Cette augmentation n’est pas considérée comme cliniquement pertinente. La
liaison de l’aprocitentan aux protéines plasmatiques n’était pas influencée par la fonction hépatique. Sur la base de ces données, JERAYGO peut être administré aux patients atteints d’insuffisance hépatique légère à modérée sans ajustement posologique. La pharmacocinétique de l’aprocitentan n’a pas été étudiée chez les patients présentant une insuffisance hépatique sévère et l’utilisation de JERAYGO est contre-indiquée chez ces patients.
Insuffisance rénale : L’exposition totale à l’aprocitentan (ASC) chez les patients présentant une insuffisance rénale sévère (DFGe de 15 à 29 mL/min/1.73 m2) était augmentée d’une moyenne de 34 % par rapport à des sujets sains. Cette augmentation n’est pas considérée comme cliniquement pertinente. La liaison de l’aprocitentan aux protéines plasmatiques n’était pas influencée par la fonction rénale. Sur la base de ces données, JERAYGO peut être administré aux patients atteints d’insuffisance rénale légère à modérée sans ajustement posologique. Les patients atteints d’insuffisance rénale sont plus à risque de rétention hydrique et d’anémie (voir 7 Mises en garde et précautions).
La pharmacocinétique de l’aprocitentan n’a pas été étudiée chez les patients présentant un DFGe < 15 mL/min/1.73 m2 ni chez les patients dialysés; l’utilisation de JERAYGO n’est pas recommandée chez ces patients.
11 Conservation, stabilité et mise au rebut
À conserver dans l’emballage d’origine (flacon PEHD ou plaquettes). Ne pas conserver au-dessus de 25 °C. Conserver les flacons PEHD soigneusement fermés afin de protéger de l’humidité.
Partie 2 : Renseignements scientifiques
12 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : aprocitentan
Nom chimique : N-[5-(4-bromophenyl)-6-[2-[(5-bromo-2-pyrimidinyl)oxy]ethoxy]-4-pyrimidinyl]-sulfamide
Formule moléculaire : C16H14Br2N6O4S
Masse moléculaire : 546.2 g/mol
Formule de structure :
Propriétés physicochimiques : L’aprocitentan est une poudre de couleur blanche à presque blanche qui est pratiquement insoluble ou insoluble dans l’eau et dans la plage de pH physiologique.
13 Études cliniques
13.1 Études cliniques par indication
Hypertension résistante
L’efficacité de l’aprocitentan a été évaluée dans une étude multicentrique, de phase 3, randomisée, en double aveugle, contrôlée par placebo (étude 1).
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques dans l’hypertension résistante
N° d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre | Âge | Sexe | ||||
| de sujets | moyen | ||||||||
| (n) | (Tranche) | ||||||||
| 1 | Part 1 Traitement en double-aveugle contrôlé par placebo, randomisé (1:1:1) | Dose 25 mg 12,5 mg Placebo Voie d’administration Voie orale, une fois par jour Durée 4 semaines | 243 243 244 | 61,7 ans (24–84) | 59,5 % de sexe masculin 40,5 % de sexe féminin | ||||
Traitement en simple aveugle | Dose 25 mg Voie d’administration Voie orale, une fois par jour Durée 32 semaines | 704 | |||||||
Partie 3 Traitement de sevrage en double aveugle contrôlé par placebo, randomisé (1:1). | Dose 25 mg Placebo Voie d’administration Voie orale, une fois par jour Durée 12 semaines | 307 307 | |||||||
Les patients dont la PA n’était pas contrôlée (PAS ≥ 140 mmHg) malgré l’utilisation d’au moins trois antihypertenseurs ont été transférés vers un traitement de fond comprenant un inhibiteur des récepteurs de l’angiotensine, un inhibiteur calcique et un diurétique pendant toute la durée de l’étude. Les patients ayant un traitement concomitant par bêta-bloquants ont poursuivi ce traitement tout au long de l’étude. Au total, 730 patients ont reçu soit JERAYGO 12,5 mg, soit JERAYGO 25 mg, soit un placebo une fois par jour pendant le traitement initial de 4 semaines en double aveugle (partie 1). Par la suite, les patients ont reçu JERAYGO 25 mg une fois par jour pendant le traitement en simple aveugle de 32 semaines (partie 2). À la fin des 32 semaines, les patients ont été de nouveau randomisés pour recevoir JERAYGO 25 mg ou un placebo, une fois par jour, au cours du traitement de sevrage en double
aveugle d’une durée de 12 semaines (partie 3) [Tableau 7].
Le critère principal d’évaluation de l’efficacité était la variation de pression artérielle en position assise (PASass), entre le début de l’étude et la Semaine 4 pendant le traitement en double aveugle (partie 1), mesurée juste avant la prise du comprimé suivant (pression artérielle « résiduelle »), mesurée au moment de la valeur minimale par la mesure automatisée de la pression artérielle en clinique médicale (MAPAC) non assistée.
Le critère secondaire d’évaluation clé était la variation de PASass mesurée juste avant la prise du comprimé suivant (pression artérielle « résiduelle »), par la MAPAC non assistée entre la référence de la période de sevrage en double aveugle (Semaine 36) et la Semaine 40 (partie 3).
La moyenne d’âge des patients était de 62 ans (intervalle de 24 à 84 ans) et 60 % étaient de sexe masculin. Les patients étaient blancs (83 %), afro-américains (11 %) ou asiatiques (5 %). L’IMC moyen était de 34 kg/m2 (intervalle de 18 à 64 kg/m2). Les patients avaient des antécédents médicaux de diabète de type 2 (54 %), de maladies cardiaques ischémiques (31 %), de troubles vasculaires du système nerveux central (23 %), d’insuffisance cardiaque congestive (20 %), maladie rénale chronique (19 % avec un DFGe de 30–59 mL/min/1,73 m2 et 3 % avec un DFGe de 15–29 mL/min/1,73 m2) ou de syndrome d’apnée du sommeil (14 %). Deux patients avaient une insuffisance hépatique. La plupart des patients (63 %) prenaient quatre médicaments antihypertenseurs ou plus.
Les doses de 12,5 et 25 mg de JERAYGO ont permis d’obtenir une réduction statistiquement significative de la PASass par rapport au placebo à la Semaine 4. L’effet du traitement sur la pression artérielle diastolique en position assise (PADass) était constant [Tableau 8].
Tableau 8 – Réduction de la PA résiduelle en position assise (mmHg) à la semaine 4 du traitement en double aveugle
| Différence par rapport au | ||||||||||||||
| placebo | ||||||||||||||
| Bras de | N | Référence* | Moyenne des MC | Moyenne des MC | Valeur | |||||||||
| traitement | Moyenne | de p | ||||||||||||
PASass (critère d’évaluation principal) Moyenne des MC (LC à 97,5 %) Moyenne des MC (LC à 97,5 %) 12,5 mg 243 153,2 –15,3 (–17,4 à –13,2) –3,8 (–6,8 à –0,8) 0,0042† 25 mg 243 153,3 –15,2 (-17,3 à –13,1) –3,7 (–6,7 à –0,8) 0,0046† Placebo 244 153,3 –11,5 (–13,6 à –9,4) - -
PADass Moyenne des MC (LC à 95 %) Moyenne des MC (LC à 95 %) 12,5 mg 243 87,9 –10,4 (–11,6 à –9,3) –3,9 (–5,6 à –2,3) < 0,0001 25 mg 243 87,7 –11,0 (–12,1 à –9,8) –4,5 (–6,1 à –2,9) < 0,0001 Placebo 244 87,1 –6,5 (–7,6 à –5,3) - - * Valeur de référence observée.
† Statistiquement significatif au niveau de 2,5 % prédéfini dans la stratégie d’analyse. LC = limite de confiance; Moyenne des MC = moyenne des moindres carrés; PADass = pression artérielle diastolique en position assise; PASass = pression artérielle systolique en position assise.
La persistance de l’effet antihypertenseur de JERAYGO a été montrée dans le traitement de sevrage en double aveugle (partie 3). Après une nouvelle randomisation, chez les patients recevant le placebo, la
PASass moyenne a augmenté, tandis que chez les patients recevant le JERAYGO 25 mg, l’effet moyen sur la PASass était stable, avec comme résultat une différence statistiquement significative. L’effet du traitement sur la PADass était constant [Tableau 9].
Tableau 9 – Réduction soutenue de la PA résiduelle en position assise (mmHg) à la semaine 40 du traitement de sevrage en double aveugle
Différence par rapport au placebo
Bras de
traitement
N Référence du sevrage
en double aveugle*
Moyenne
Moyenne des MC
(LC à 95%)
Moyenne des MC
(LC à 95%)
Valeur de p
PASass (critère secondaire d’évaluation clé)
25 mg 307 135,3 −1,5 (−3,0, 0,0) −5,8 (−7,9, −3,7) <0,0001 † Placebo 307 136,4 4,4 (2,9, 5,8) - -
PADass 25 mg 307 76,1 −0,5 (−1,5, 0,5) −5,2 (−6,6, −3,8) Placebo 307 76,3 4,7 (3,7, 5,7) - - * Valeur de référence observée. Référence du sevrage en double aveugle : Semaine 36. † Statistiquement significatif au seuil de 5 % prédéfini dans la stratégie d’analyse.
LC = limite de confiance; Moyenne des MC = moyenne des moindres carrés; PADass = pression artérielle diastolique en position assise; PASass = pression artérielle systolique en position assise.
L’effet était également constant entre la PAS et la PAD obtenues par une mesure ambulatoire de la pression artérielle (MAPA) et évaluées pendant la journée, pendant la nuit et sur des périodes de 24 heures à la Semaine 4 et à la Semaine 40.
Une part considérable (c.-à-d., au moins 90 %) de l’effet antihypertenseur était observée dans les deux premières semaines de traitement par JERAYGO. L’effet sur la tension artérielle minimale mesurée par MAPAC au cours de l’étude de 48 semaines est présenté dans la Figure 1.
Figure 1 – Valeurs moyennes de la pression artérielle systolique en position assise et de la pression artérielle diastolique en position assise sur 48 semaines
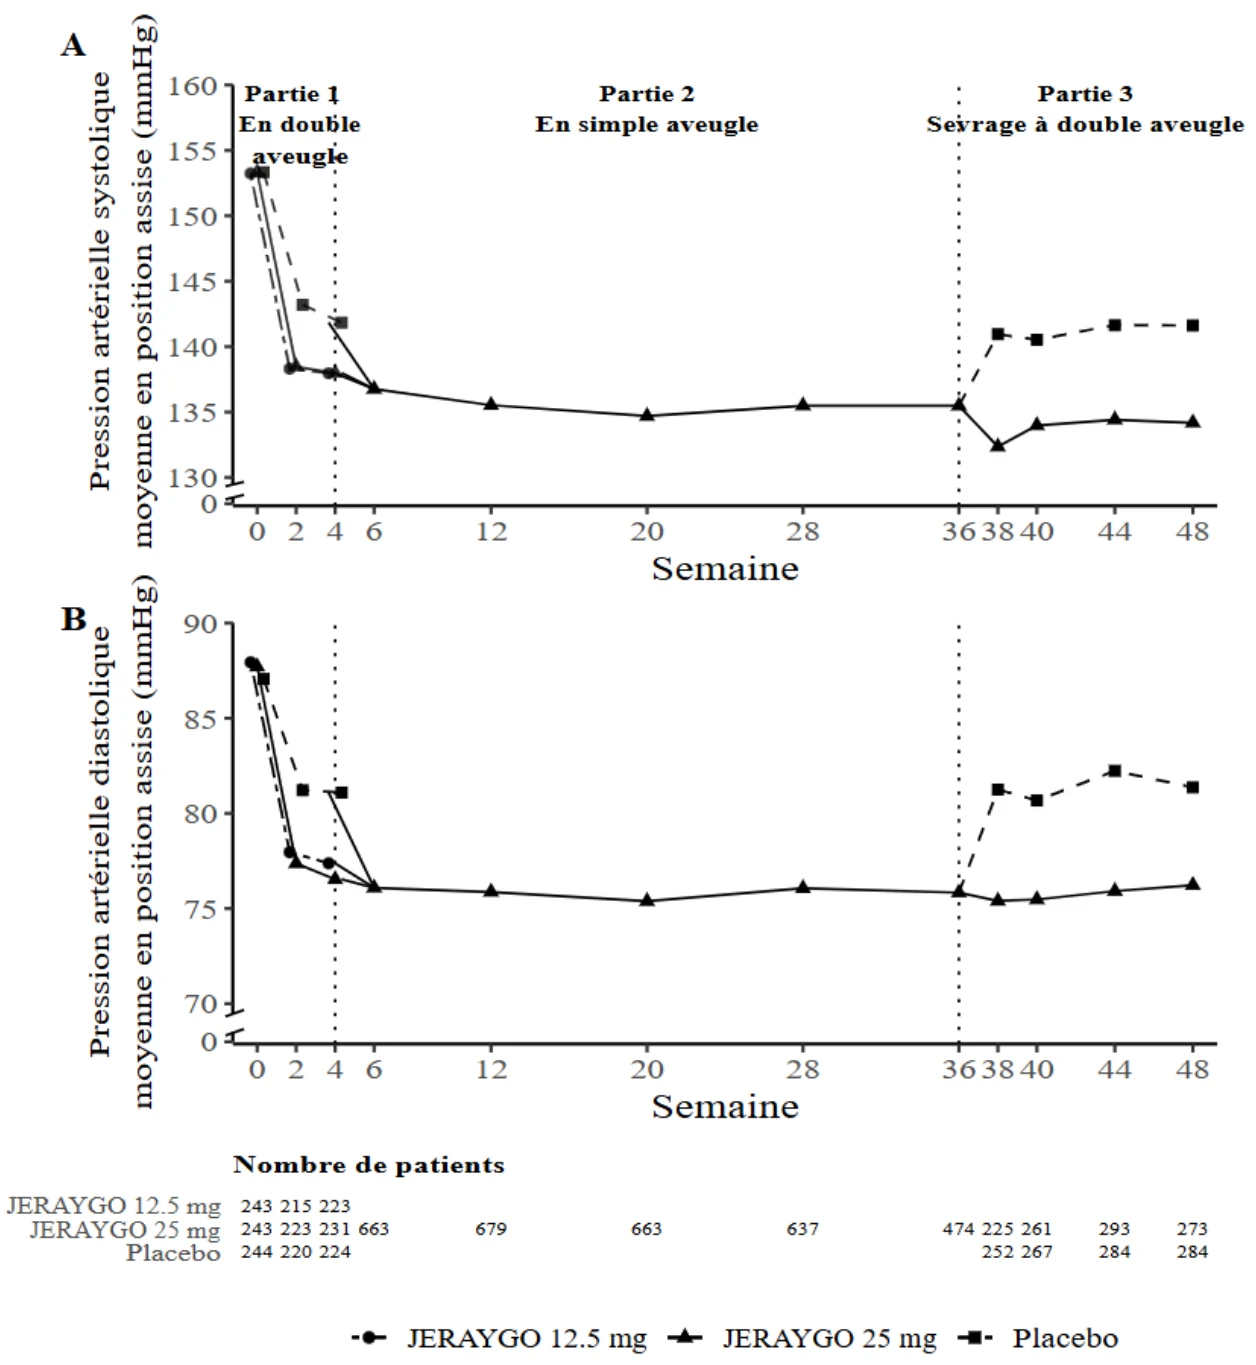
PADass = pression artérielle diastolique en position assise; PASass = pression artérielle systolique en position assise.
L’effet de JERAYGO était homogène dans tous les sous-groupes d’âge (y compris chez les patients âgés de ≥ 75 ans), de sexe, d’origine ethnique (y compris les patients d’origine noire ou afro-américaine), d’IMC, de rapport albumine/créatinine urinaire (RACU) ou de DFGe à la référence et d’antécédents médicaux de diabète, et il était cohérent avec l’effet dans la population globale [Figure 2].
Figure 2 – Analyses en sous-groupe pour le changement par rapport à la référence à la semaine 4
(partie 1 en double aveugle) dans SiSBP
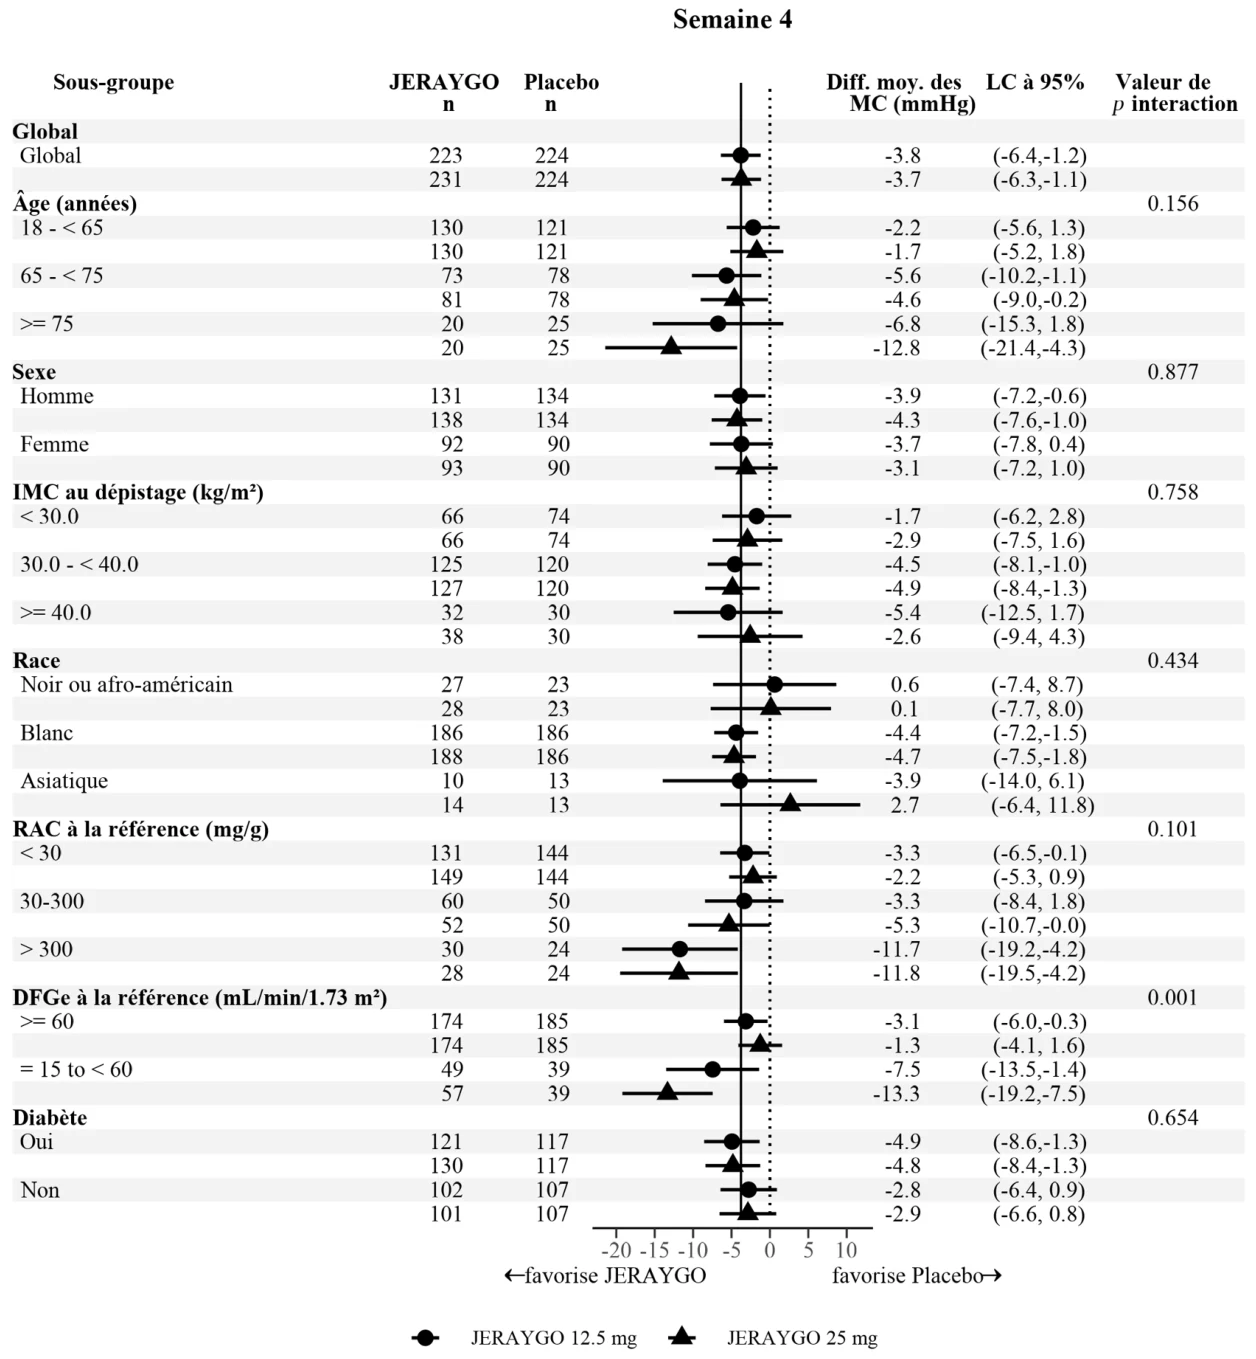
DFGe = débit de filtration glomérulaire estimé ; IMC = indice de masse corporelle ; LC = limites de confiance ; Moyenne Diff. des MC = différence moyenne des moindres carrés ; RAC = rapport albumine/créatinine dans l’urine ; SiSBP = pression artérielle systolique en position assise.
Taux de contrôle
Les taux de contrôle de la tension artérielle ont été mesurés par MAPAC. À la semaine 4, 37 % et 39 % des patients ayant reçu 12,5 mg et 25 mg de JERAYGO, respectivement, ont atteint la PA cible (PASass < 135 mmHg et PADass < 85 mmHg), comparativement à 29 % des patients ayant reçu le placebo. À la semaine 36, 46 % des patients traités par 25 mg de JERAYGO avaient atteint la PA cible. À la semaine 40, 53 % des patients qui ont continué à prendre 25 mg de JERAYGO étaient contrôlés, comparativement à 30 % des patients passés au placebo.
14 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
15 Toxicologie non clinique
Toxicologie générale
Des études de toxicité orale à doses répétées ont été menées chez les rats et les chiens jusqu’à 26 et 39 semaines, respectivement. Le profil de toxicité général de l’aprocitentan reflète principalement des effets pharmacodynamiques exagérés de l’aprocitentan chez les animaux. Les changements observés dans les cavités nasales des chiens, les résultats testiculaires chez les rats et les chiens, et les diminutions mineures des variables érythrocytaires (nombre d’érythrocytes, hémoglobine et hématocrite) chez les chiens sont des résultats typiques attendus pour les ARE. De plus, des résultats liés à l’induction d’enzymes métabolisantes ont été observés dans le foie de rats (changements hépatocellulaires dégénératifs incluant une dégénérescence hydropique et une apoptose) et de chiens et, secondaires à l’induction d’enzymes hépatiques, dans la thyroïde de rats (adénome folliculaire) à 42 fois la dose maximale recommandée pour l’exposition humaine (DMRH). Une atrophie ou une dégénérescence tubulaire testiculaire a été observée chez les rats à une exposition 21 fois supérieure à la DMRH et chez les chiens à une exposition 17 fois supérieure à la DMRH. Les doses sans effet nocif observé (DSENO) pour le traitement chronique ont été déterminées à 50 mg/kg/jour chez le rat et à 5 mg/kg/jour chez le chien. Les marges de sécurité résultantes basées sur les concentrations libres de médicament sont de 23 pour les rats mâles et femelles, et de 17 et 20 pour les chiens mâles et femelles, respectivement.
Génotoxicité
L’aprocitentan n’a pas été génotoxique dans un essai de mutation bactérienne in vitro (test d’Ames), un essai de micronucleus sur la moelle osseuse du rat ou un essai d’aberrations chromosomiques des lymphocytes chez l’homme in vitro.
Cancérogénicité
Sur la base d’études de cancérogénicité de 2 ans menées avec le macitentan (un composé parent de l’aprocitentan), l’aprocitentan n’a pas révélé de potentiel cancérogène à des expositions 15 fois et 42 fois supérieures à l’exposition DMRH chez les rats et les souris, respectivement.
Toxicité pour la reproduction et le développement
L’aprocitentan n’a pas induit de tératogénicité dans des études menées chez la rate et la lapine gravides avec des expositions de 6 et 3 fois la DMRH, respectivement. Cependant, puisque la tératogénicité chez
les animaux est considérée comme un effet de classe et puisque le potentiel tératogène de l’aprocitentan n’a été étudié qu’à des expositions légèrement supérieures à l’exposition à la DMRH, on ne sait pas quelles expositions peuvent entraîner des effets indésirables sur le développement embryo-fœtal. Des précautions doivent être prises et les patients doivent être informés des risques potentiels.
L’aprocitentan n’a eu aucun effet sur la fertilité ou la spermatogenèse chez les rats mâles et n’a eu aucun effet sur la capacité d’accouplement ou le taux de gestation chez les rats femelles. Une dégénérescence tubulaire testiculaire a été observée après des administrations répétées chez le rat et le chien avec des marges de sécurité de 21 et 17 fois l’exposition libre à la DMRH, respectivement. Une augmentation minime des pertes préimplantatoires chez les rates a été observée à une exposition 29 fois supérieure à la DMRH.
Dans les études de développement pré- et postnatal menées sur des rates traitées de la fin de leur gestation à la période de lactation, la survie des petits et l’indice de fertilité de la progéniture étaient réduits à une exposition aprocitentan 3 fois la DMRH. Il a été démontré que l’aprocitentan se transfère dans le lait à peu près proportionnellement à ses concentrations plasmatiques, après administration orale de macitentan 10 jours post-partum.
Toxicologie spéciale
D’après une étude de photoinnocuité menée avec le macitentan (un composé parent de l’aprocitentan), l’aprocitentan n’était pas phototoxique à une exposition 5 fois supérieure à la DMRH.