


Monographie de produit - Juxtapid
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes
2022-03
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ........2
TABLE DES MATIÈRES .............................................................................................................2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ..........4
1 INDICATIONS ..................................................................................................................4
1.1 Enfants .............................................................................................................4
1.2 Personnes âgées .............................................................................................4
2 CONTRE-INDICATIONS .................................................................................................4
4 POSOLOGIE ET ADMINISTRATION ..............................................................................5
4.1 Considérations posologiques ...........................................................................5
4.2 Posologie recommandée et ajustement posologique ......................................6
4.4 Administration ..................................................................................................8
4.5 Dose omise ......................................................................................................8
5 SURDOSAGE ..................................................................................................................9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..................................................................................................................9
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................10
7.1 Populations particulières ................................................................................12
7.1.1 Femmes enceintes .........................................................................................12
7.1.2 Femmes qui allaitent ......................................................................................12
7.1.3 Enfants ...........................................................................................................13
7.1.4 Personnes âgées ............................................................................................13
8 EFFETS INDÉSIRABLES ..............................................................................................13
8.1 Aperçu des effets indésirables .......................................................................13
8.2 Effets indésirables observés au cours des études cliniques ..........................13
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ...16
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................17 8.5 Effets indésirables observés après la commercialisation ...............................19
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................19
9.1 Interactions médicamenteuses graves ...........................................................19
9.2 Aperçu des interactions médicamenteuses ...................................................19
9.4 Interactions médicament-médicament ...........................................................20
9.5 Interactions médicament-aliment ...................................................................25
9.6 Interactions médicament-plante médicinale ...................................................25
9.7 Interactions médicament-épreuves de laboratoire .........................................25
10 PHARMACOLOGIE CLINIQUE .....................................................................................25
10.1 Mode d’action .................................................................................................25
10.2 Pharmacodynamie .........................................................................................25
10.3 Pharmacocinétique ........................................................................................25
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ...................................................27
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ..............................................27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................28
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................28
14 ÉTUDES CLINIQUES ....................................................................................................29
14.1 Essais cliniques par indication .......................................................................29
15 MICROBIOLOGIE ..........................................................................................................33
16 TOXICOLOGIE NON CLINIQUE ...................................................................................33
RENSEIGNEMENTS DESTINÉS AUX PATIENTS
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
JUXTAPIDMD (capsules de lomitapide) est indiqué comme traitement d’appoint à un régime alimentaire faible en graisses et à d’autres médicaments hypolipidémiants, avec ou sans aphérèse des LDL, pour réduire le cholestérol des lipoprotéines de basse densité (C-LDL) chez les patients adultes atteints d’hypercholestérolémie familiale homozygote (HFHo).
En raison de son profil bienfait-risque, JUXTAPID ne doit être prescrit que par des médecins expérimentés dans le diagnostic et le traitement de l’hypercholestérolémie familiale.
L’effet de JUXTAPID sur la morbidité et la mortalité cardiovasculaires n’a pas été établi.
1.1 Enfants
Enfants (18 ans et moins) : L’innocuité et l’efficacité de JUXTAPID chez les enfants n’ont pas été établies; Santé Canada n’a donc pas autorisé une indication pour l’utilisation chez les enfants.
1.2 Personnes âgées
Personnes âgées (65 ans et plus) : Les études cliniques portant sur JUXTAPID ne comportaient pas un nombre suffisant de patients atteints de HFHo âgés de 65 ans et plus pour permettre de déterminer si la réponse au traitement dans ce groupe d’âge diffère de la réponse chez les patients plus jeunes. D’autres rapports d’expérience clinique n’ont pas fait état de différences de réponse entre les patients âgés et les patients plus jeunes.
2 CONTRE-INDICATIONS
- Insuffisance hépatique modérée ou grave, y compris des résultats anormaux persistants et inexpliqués aux épreuves de la fonction hépatique (voir Stéatose hépatique);
- Maladie intestinale chronique importante confirmée, telle qu’une maladie inflammatoire de l’intestin ou un trouble de malabsorption (voir 4 POSOLOGIE ET ADMINISTRATION);
- Administration concomitante de simvastatine à une posologie > 20 mg par jour (une dose quotidienne de 40 mg est permise chez les patients qui ont déjà toléré un traitement par la simvastatine à raison de 80 mg par jour pendant au moins un an sans présenter de signes de toxicité musculaire) (voir 9.4 Interactions médicament-médicament);
- Utilisation concomitante de JUXTAPID (lomitapide) et d’inhibiteurs puissants ou modérés de l’isoenzyme CYP 3A4 (voir 9.4 Interactions médicament-médicament);
- Grossesse (voir Femmes enceintes);
- Troubles héréditaires rares d’intolérance au galactose, déficit en lactase de Lapp, ou syndrome de malabsorption du glucose et du galactose;
- Hypersensibilité à JUXTAPID ou à l’un de ses ingrédients, ou à l’un des composants du contenant. Pour connaître la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par JUXTAPID (lomitapide) ne doit être instauré et surveillé que par un médecin expérimenté dans le traitement de l’hypercholestérolémie familiale. JUXTAPID doit être utilisé comme traitement d’appoint à un régime alimentaire faible en graisses et à d’autres médicaments hypolipidémiants pour le traitement de la HFHo (voir 1 INDICATIONS).
- Une maîtrise appropriée du contenu en graisses du régime alimentaire est essentielle pour réduire la survenue et la gravité des effets indésirables gastro-intestinaux associés à l’utilisation de JUXTAPID. Les patients devraient adopter un régime alimentaire fournissant moins de 20 % de l’apport énergétique provenant des matières grasses avant de commencer le traitement par JUXTAPID, et poursuivre ce régime alimentaire pendant le traitement. Les patients devraient recevoir des conseils diététiques.
Afin de réduire le risque de déficit en nutriments liposolubles dû au mode d’action de
JUXTAPID dans l’intestin grêle, les patients recevant JUXTAPID devraient prendre quotidiennement des suppléments alimentaires contenant 400 unités internationales (UI) de vitamine E et au moins 200 mg d’acide linoléique, 210 mg d’acide alpha-linoléique (ALA), 110 mg d’acide éicosapentaénoïque (EPA) et 80 mg d’acide docosahexaénoïque (DHA). Ces suppléments alimentaires ne doivent pas être pris dans les 2 heures précédant ou suivant l’administration de JUXTAPID. C’est pourquoi il peut être pratique de prendre les suppléments alimentaires le matin.
- JUXTAPID doit être pris sans aliments (voir 4.4 Administration). La prise de JUXTAPID avec des aliments augmente l’exposition générale au lomitapide (voir 10.3 Pharmacocinétique). L’administration de JUXTAPID avec des aliments doit être évitée, car elle peut aussi augmenter l’incidence des effets indésirables gastro-intestinaux.
- Utilisation concomitante d’inhibiteurs de l’HMG-CoA réductase : JUXTAPID augmente les concentrations plasmatiques des statines. Il peut être nécessaire de réduire la dose des statines, en particulier dans le cas de la simvastatine, afin de réduire le risque de myopathie causée par les statines, notamment la rhabdomyolyse (voir 2 CONTRE-INDICATIONS, Utilisation concomitante d’inhibiteurs de l’HMG-CoA réductase, et 9 INTERACTIONS MÉDICAMENTEUSES, Tableau 9).
- Inhibiteurs du cytochrome P450 3A4 : L’utilisation concomitante de JUXTAPID et d’inhibiteurs puissants ou modérés de l’isoenzyme CYP 3A4 est contre-indiquée (voir 2 CONTRE-INDICATIONS). Lorsqu’il est utilisé en concomitance avec l’atorvastatine, un faible inhibiteur de la CYP3A4, JUXTAPID doit être administré séparément, à 12 heures d’intervalle de l’autre médicament, ou à des doses réduites de 50 %. Lorsqu’il est utilisé en concomitance avec un faible inhibiteur de la CYP3A4, tel que : alprazolam, amiodarone, amlodipine, azithromycine, bicalutamide, cilostazol, cimétidine, cyclosporine, fluoxétine, fluvoxamine, ginkgo, hydraste du Canada, isoniazide, lapatinib, nilotinib, contraceptifs oraux, pazopanib, essence de menthe, ranitidine, ranolazine, oranges de Séville, ticagrélor, tolvaptan et zileuton, il faut espacer de 12 heures les doses de médicaments JUXTAPID et l’inhibiteur faible de la CYP3A4 (voir 9 INTERACTIONS MÉDICAMENTEUSES). Il faut envisager de limiter la dose quotidienne maximale de JUXTAPID en fonction de la réponse désirée en matière de LDL-C. La prudence est particulièrement de mise si on administre plus d’un (1) inhibiteur faible de la CYP3A4 avec JUXTAPID.
- Jus de pamplemousse : Les patients qui prennent JUXTAPID doivent éviter de consommer du jus de pamplemousse (voir Utilisation concomitante d’inhibiteurs de la CYP 3A4, et 9.5 Interactions médicament-aliment).
Substrats de la glycoprotéine P (P-gp) : Le lomitapide est un inhibiteur de la P-gp (voir
9 INTERACTIONS MÉDICAMENTEUSES). L’absorption des substrats de la P-gp pourrait augmenter lors de l’administration concomitante du lomitapide avec des substrats de la P-gp tels que : aliskiren, ambrisentan, colchicine, étéxilate de dabigatran, digoxine, évérolimus, fexofénadine, imatinib, lapatinib, maraviroc, nilotonib, posaconazole, saxagliptine, sirolimus, sitagliptine, talinolol, tolvaptan et topotécan. Une réduction de la dose des substrats de la P-gp doit être envisagée lorsque ces produits sont administrés conjointement avec le lomitapide.
- Chélateurs des acides biliaires : L’interaction de JUXTAPID avec les chélateurs des acides biliaires n’a pas été évaluée. Il faut espacer d’au moins 4 heures l’administration de JUXTAPID et celle des chélateurs des acides biliaires, car ceux-ci peuvent nuire à l’absorption des médicaments administrés par voie orale.
Warfarine : JUXTAPID augmente les concentrations plasmatiques de la warfarine (voir
9 INTERACTIONS MÉDICAMENTEUSES, Tableau 9). Des augmentations de la dose de JUXTAPID peuvent entraîner un effet anticoagulant suprathérapeutique. Dans les cas où la dose du lomitapide serait réduite, l’effet anticoagulant de la warfarine pourrait alors être subthérapeutique. Les patients qui prennent de la warfarine doivent faire l’objet d’une surveillance plus fréquente du RNI après l’instauration du traitement par le lomitapide et après toute modification de la posologie. Il est recommandé de vérifier le RNI toutes les semaines jusqu’à ce que la dose de JUXTAPID soit stable durant au moins 2 semaines.
- Les taux des transaminases hépatiques (ALAT, ASAT), de la phosphatase alcaline et de la bilirubine totale doivent être mesurés avant l’instauration du traitement par JUXTAPID (voir Hausses des taux des transaminases hépatiques).
4.2 Posologie recommandée et ajustement posologique
La dose de JUXTAPID doit être augmentée graduellement afin de réduire au minimum la survenue et la gravité des effets indésirables gastro-intestinaux. La dose initiale recommandée est de 5 mg, une fois par jour. Après 2 semaines, la dose peut être augmentée à 10 mg si l’innocuité du produit et la tolérance du patient sont acceptables; par la suite, la dose peut être augmentée à 20 mg, à 40 mg et jusqu’à la dose maximale recommandée de 60 mg, à intervalles d’au moins 4 semaines, tel qu’il est décrit dans le tableau 1. Il faut modifier la dose chez les patients qui prennent conjointement des inhibiteurs de la CYP 3A4, ceux qui sont atteints d’insuffisance rénale et ceux qui présentent une insuffisance hépatique à l’instauration du traitement.
Tableau 1 : Schéma recommandé pour l’augmentation de la posologie
| POSOLOGIE | DURÉE DE L’ADMINISTRATION AVANT D’ENVISAGER UNE AUGMENTATION AU PALIER POSOLOGIQUE SUIVANT |
| 5 mg par jour | Au moins 2 semaines |
| 10 mg par jour | Au moins 4 semaines |
| 20 mg par jour | Au moins 4 semaines |
| 40 mg par jour | Au moins 4 semaines |
| 60 mg par jour | Posologie maximale recommandée |
Au cours de la première année, les paramètres de la fonction hépatique, en particulier les taux d’ALAT et/ou d’ASAT, doivent être mesurés avant chaque augmentation de la dose ou chaque mois, selon la première éventualité à survenir (voir Hausses des taux des transaminases hépatiques).
Le tableau 2 présente un résumé des recommandations relatives à l’ajustement de la posologie et à la surveillance des patients qui présentent une augmentation des taux des transaminases au cours du traitement par JUXTAPID (voir le tableau 2 ci-dessous).
Tableau 2 : Ajustement posologique et surveillance des patients présentant des taux élevés des transaminases
| ALAT OU ASAT | RECOMMANDATIONS POUR LE TRAITEMENT ET LA SURVEILLANCE DES PATIENTS* |
| ≥ 3 fois et < 5 fois la LSN |
|
| ≥ 5 fois la LSN |
|
* Recommandations basées sur une LSN d’environ 30-40 unités internationales/L.
Si les hausses des taux des transaminases sont accompagnées de symptômes cliniques évoquant une atteinte hépatique (p. ex., nausées, vomissements, douleur abdominale, fièvre, ictère, léthargie, symptômes pseudogrippaux), de hausses du taux de bilirubine jusqu’à ≥ 2 fois la LSN, ou d’une maladie hépatique évolutive, il faut cesser le traitement par JUXTAPID et chercher à déterminer la cause probable.
En raison du mode d’action de JUXTAPID, des augmentations du contenu absolu en graisse hépatique sont prévisibles chez les patients recevant le lomitapide (voir Stéatose hépatique, et 8 EFFETS INDÉSIRABLES, Tableau 4). Les conséquences à long terme de la stéatose hépatique associée à JUXTAPID ne sont pas connues, y compris le risque d’évolution vers une stéatohépatite, une fibrose et une cirrhose. Par conséquent, une évaluation de la fibrose hépatique devrait être effectuée au début du traitement à l’aide d’une méthode d’imagerie appropriée, et répétée par la suite de façon intermittente. Une évaluation au début du traitement et des évaluations subséquentes intermittentes à l’aide des marqueurs de l’inflammation hépatique et de la fibrose devraient aussi être prévues afin de déterminer le risque d’évolution potentielle vers une stéatohépatite, une fibrose et une cirrhose.
Populations particulières
Enfants (moins de 18 ans) : L’innocuité et l’efficacité de JUXTAPID chez les enfants n’ont pas été établies; Santé Canada n’a donc pas autorisé une indication pour l’utilisation chez les enfants (voir 1.1 Enfants).
Insuffisance rénale : La posologie de JUXTAPID chez les patients sous dialyse en raison d’une insuffisance rénale terminale ne doit pas dépasser 40 mg par jour. Aucune donnée n’existe pour guider la détermination de la posologie chez d’autres patients atteints d’insuffisance rénale.
Insuffisance hépatique : La posologie de JUXTAPID chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ne doit pas dépasser 40 mg par jour (voir 10 PHARMACOLOGIE CLINIQUE). L’emploi de JUXTAPID est contre-indiqué chez les patients atteints d’insuffisance hépatique modérée à grave (voir 2 CONTRE-INDICATIONS).
Femmes en âge de procréer : L’emploi de JUXTAPID est contre-indiqué pendant la grossesse (voir 2 CONTRE-INDICATIONS). Avant d’amorcer le traitement chez une femme en âge de procréer, il faut d’abord s’assurer que la patiente n’est pas enceinte; il faut aussi l’informer sur les méthodes contraceptives efficaces et instaurer une contraception efficace s’il y a lieu. Les contraceptifs oraux sont de faibles inhibiteurs de la CYP3A4 : leur administration doit être espacée de 12 heures de celle du lomitapide (voir 9 INTERACTIONS MÉDICAMENTEUSES). Il faut informer les patientes qui prennent des contraceptifs oraux à base d’œstrogène de la possibilité d’une perte d’efficacité en cas de diarrhée et/ou de vomissements. Si la patiente devient enceinte pendant le traitement par JUXTAPID, elle doit cesser immédiatement la prise de JUXTAPID et communiquer avec son médecin.
4.4 Administration
JUXTAPID doit être pris une fois par jour avec un verre d’eau, sans aliments, au moins 2 heures après le repas du soir, car la prise d’aliments en même temps que JUXTAPID peut nuire à la tolérance gastro-intestinale à JUXTAPID.
Les capsules de JUXTAPID doivent être avalées entières. Les capsules ne doivent pas être ouvertes, écrasées, dissoutes ou mastiquées.
4.5 Dose omise
Si le patient oublie une dose de JUXTAPID, il doit prendre la dose normale au moment habituel le lendemain. Si la prise du médicament est interrompue pendant plus d’une semaine, le patient doit communiquer avec son médecin avant de recommencer son traitement.
5 SURDOSAGE
Il n’existe pas de traitement spécifique en cas de surdosage de JUXTAPID (lomitapide). Dans le cas d’un surdosage, le traitement doit viser à soulager les symptômes et des mesures de soutien doivent être instaurées au besoin. Il faut surveiller les paramètres de la fonction hépatique. Une hémodialyse ne serait probablement pas bénéfique puisque le lomitapide est fortement lié aux protéines.
La dose maximale de lomitapide administrée à des humains dans le cadre d’études cliniques était de 200 mg, en une seule dose, et n’a pas entraîné de conséquences néfastes.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET
CONDITIONNEMENT
Tableau 3 : Formes pharmaceutiques, teneurs, composition et conditionnement
Formes pharmaceutiques
Capsules de JUXTAPID à 5 mg
Chaque capsule contient 6 mg de mésylate de lomitapide équivalant à 5 mg de base libre. L’enveloppe de gélatine dure orange/orange porte les inscriptions imprimées à l’encre noire « A733 » et « 5 mg ».
Capsules de JUXTAPID à 10 mg
Chaque capsule contient 11 mg de mésylate de lomitapide équivalant à 10 mg de base libre. L’enveloppe de gélatine dure orange/blanche porte les inscriptions imprimées à l’encre noire « A733 » et « 10 mg ».
Capsules de JUXTAPID à 20 mg
Chaque capsule contient 23 mg de mésylate de lomitapide équivalant à 20 mg de base libre. L’enveloppe de gélatine dure blanche/blanche porte les inscriptions imprimées à l’encre noire « A733 » et « 20 mg ».
Conditionnement
Toutes les teneurs (5 mg, 10 mg et 20 mg) sont offertes dans des flacons contenant 28 capsules.
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique/teneur/ | ||||
| composition | ||||
| Orale | Capsules à 5 mg, à 10 mg et à 20 mg | Gélatine, lactose monohydraté blanc, stéarate de magnésium, cellulose microcristalline, amidon prégélatinisé, oxyde de fer rouge (5 mg et 10 mg seulement), dioxyde de silicium, glycolate d’amidon sodique, dioxyde de titane | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Utilisation concomitante d’inhibiteurs de la CYP 3A4
Les inhibiteurs de la CYP 3A4 augmentent l’exposition au lomitapide, les inhibiteurs puissants augmentant l’exposition d’environ 27 fois. L’utilisation concomitante d’inhibiteurs puissants ou modérés de la CYP 3A4 et de JUXTAPID (lomitapide) est contre-indiquée (voir 2 CONTRE-INDICATIONS). S’il est impossible d’éviter le traitement par un inhibiteur puissant ou modéré de la CYP 3A4, il faut alors cesser la prise de JUXTAPID au cours de ce traitement.
La consommation de jus de pamplemousse n’est pas permise pendant le traitement par JUXTAPID.
On peut s’attendre à ce que les inhibiteurs faibles de la CYP3A4 augmentent l’exposition au lomitapide quand ils sont pris simultanément. Quand il est administré avec de l’atorvastatine, JUXTAPID doit être administré à 12 heures d’intervalle de l’autre médicament ou à des doses réduites de moitié. La prise de JUXTAPID doit être espacée de 12 heures de l’administration de tout autre inhibiteur faible de la CYP3A4 (voir 9.4 Interactions médicament-médicament, et 4 POSOLOGIE ET ADMINISTRATION).
Utilisation concomitante d’inhibiteurs de l’HMG-CoA réductase
JUXTAPID augmente les concentrations plasmatiques des statines. Le risque de myopathie, y compris la rhabdomyolyse, est lié à la dose dans les cas d’utilisation concomitante de statines. Le lomitapide augmente d’environ deux fois l’exposition à la simvastatine (voir 9.4 Interactions médicament-médicament, Tableau 9). Par conséquent, il est recommandé de réduire la dose de simvastatine d’environ 50 % lors de l’instauration d’un traitement par JUXTAPID. Pendant le traitement par JUXTAPID, il faut limiter la posologie de la simvastatine à 20 mg par jour (ou à 40 mg par jour chez les patients qui ont déjà toléré un traitement par la simvastatine à raison de 80 mg par jour pendant au moins 1 an sans présenter de signes de toxicité musculaire) (voir 2 CONTRE-INDICATIONS).
L’effet du lomitapide sur l’exposition générale à d’autres statines est moindre que celui observé sur la simvastatine (voir 9 INTERACTIONS MÉDICAMENTEUSES, Tableau 9), et dépend à la fois de la dose de la statine et de la dose de lomitapide. Il peut être nécessaire d’ajuster la dose de la statine (voir 4 POSOLOGIE ET ADMINISTRATION).
Utilisation avec la warfarine
Le lomitapide augmente les concentrations plasmatiques de la warfarine (voir 9 INTERACTIONS MÉDICAMENTEUSES, Tableau 9). Les patients qui prennent de la warfarine doivent faire l’objet d’une surveillance plus fréquente du rapport normalisé international (RNI), en particulier après toute modification de la posologie de JUXTAPID (voir 4 POSOLOGIE ET ADMINISTRATION). Comme d’habitude, la dose de warfarine doit être ajustée tel qu’il est indiqué sur le plan clinique.
Appareil digestif
Risque de diarrhée grave et de déshydratation
L’utilisation de lomitapide a été associée avec de la diarrhée grave et de la déshydratation. La prudence est de mise chez des patients vulnérables (p. ex., patients gériatriques ou patients qui prennent des diurétiques) en raison du risque subséquent d’hypovolémie et d’hypotension.
Fonctions hépatique, biliaire et pancréatique
Stéatose hépatique
En raison du mode d’action de JUXTAPID, la plupart des patients traités ont présenté une augmentation du contenu du foie en triglycérides, accompagnée ou non de hausses des taux des transaminases hépatiques. Dans le cadre d’une étude ouverte de phase 3, 18 patients sur 23 atteints de HFHo ont présenté une stéatose hépatique, c.-à-d. une augmentation > 5,6 % du contenu en graisse hépatique mesuré à l’aide de la spectroscopie par résonance magnétique nucléaire (SRMN). Une augmentation moyenne de 6 % du contenu absolu en graisse hépatique a été observée après 26 semaines et après 78 semaines de traitement, comparativement au contenu moyen de 1 % mesuré au début de l’étude (voir 8 EFFETS INDÉSIRABLES). Des données cliniques suggèrent que l’accumulation de graisse hépatique serait réversible à l’arrêt du traitement par JUXTAPID, généralement sur une période de 4 à 6 semaines; cependant, on ne sait pas s’il subsiste des séquelles histologiques, en particulier après un traitement prolongé. Les conséquences à long terme de la stéatose hépatique liée au traitement par JUXTAPID ne sont pas connues, notamment le risque d’évolution vers une stéatohépatite et une cirrhose.
Utilisation avec des agents hépatotoxiques
La prudence est de mise lorsque JUXTAPID est administré conjointement avec des agents potentiellement hépatotoxiques connus, tels que l’isotrétinoïne, l’amiodarone, l’acétaminophène à fortes doses, le méthotrexate, les tétracyclines et le tamoxifène. L’effet de l’administration concomitante de JUXTAPID et d’autres médicaments hépatotoxiques n’est pas connu. Il peut être justifié de procéder à une surveillance plus fréquente des paramètres de la fonction hépatique.
Consommation d’alcool
JUXTAPID doit être utilisé avec prudence chez les patients qui consomment de l’alcool, car l’alcool peut causer ou exacerber une lésion hépatique, y compris une stéatose. Il est fortement recommandé aux patients de limiter leur consommation d’alcool pendant le traitement par JUXTAPID, p. ex., à un seul verre d’alcool par jour.
Surveillance et épreuves de laboratoire
Hausses des taux des transaminases hépatiques
Les hausses des taux d’alanine aminotransférase (ALAT) ou d’aspartate aminotransférase (ASAT), ou des deux, associées au traitement par JUXTAPID sont généralement dépendantes de la dose, asymptomatiques et réversibles (voir 8 EFFETS INDÉSIRABLES). Les modifications relatives aux enzymes hépatiques sont plus fréquentes lors d’une augmentation de la dose, mais peuvent aussi survenir à n’importe quel moment au cours du traitement. Aucune hausse concomitante des taux sériques de bilirubine ou de phosphatase alcaline n’a été observée dans le cadre des études cliniques.
Les taux sériques des transaminases hépatiques, ALAT et ASAT, doivent être mesurés avant le début du traitement par JUXTAPID et avant chaque augmentation de la dose (voir 4 POSOLOGIE ET ADMINISTRATION). Après la stabilisation du traitement à une dose personnalisée, les taux des transaminases doivent être mesurés périodiquement, c.-à-d. tous les mois au cours de la première année de traitement et tous les trois mois par la suite.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Le lomitapide n’a entraîné aucun effet sur la fertilité des rats à des doses pouvant atteindre 5 mg/kg/jour lors d’une exposition générale au médicament estimée à 4 fois (femelles) et à 5 fois (mâles) plus élevée que l’exposition chez l’humain à la dose de 60 mg selon l’ASC.
Risque tératogène
Il faut avertir les patientes que JUXTAPID peut causer des anomalies congénitales, d’après les études réalisées chez les animaux. Avant d’amorcer le traitement chez une femme en âge de procréer, il faut d’abord s’assurer que la patiente n’est pas enceinte; il faut aussi l’informer sur les méthodes contraceptives efficaces et instaurer une contraception efficace (voir 4 POSOLOGIE ET ADMINISTRATION). Les contraceptifs oraux sont de faibles inhibiteurs de la CYP3A4; leur administration doit être espacée de 12 heures de celle du lomitapide (voir 9 INTERACTIONS MÉDICAMENTEUSES). Il faut informer les patientes qui prennent des contraceptifs oraux à base d’œstrogène de la possibilité d’une perte d’efficacité en cas de diarrhée et/ou de vomissements. Une méthode de contraception d’appoint doit alors être utilisée jusqu’à la disparition des symptômes. Il faut informer les patientes de communiquer immédiatement avec leur professionnel de la santé et de cesser la prise de JUXTAPID si elles deviennent enceintes pendant le traitement par JUXTAPID.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’emploi de JUXTAPID est contre-indiqué pendant la grossesse, car ce médicament peut nuire au fœtus lorsqu’il est administré à une femme enceinte. Il n’y a eu aucun cas de grossesse pendant les essais cliniques. Le lomitapide s’est révélé tératogène chez les rats et les furets à des expositions jugées comme étant moins élevées que l’exposition à des doses thérapeutiques chez l’humain, soit 60 mg (selon une aire sous la courbe [ASC] de 67 ng*h/mL) lorsqu’il est administré pendant l’organogenèse. Aucun signe de tératogénicité n’a été observé chez les lapins à des doses 3 fois plus élevées que la dose maximale recommandée chez l’humain (DMRH), soit 60 mg selon la surface corporelle. Un effet létal sur l’embryon et le fœtus a été observé chez les lapins à des doses ≥ 6 fois la DMRH. Si JUXTAPID est utilisé durant la grossesse ou si la patiente devient enceinte pendant le traitement par JUXTAPID, il faut avertir la patiente des risques potentiels pour le fœtus.
7.1.2 Femmes qui allaitent
On ne sait pas si le lomitapide est excrété dans le lait humain. Comme de nombreux médicaments sont excrétés dans le lait humain et comme le risque de tumorigénicité a été démontré dans le cadre d’une étude de 2 ans chez les souris, il faut soit cesser l’allaitement ou interrompre la prise du médicament, en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants
Enfants (18 ans et moins) : L’innocuité et l’efficacité de JUXTAPID chez les enfants n’ont pas été établies.
7.1.4 Personnes âgées
Les études cliniques portant sur JUXTAPID ne comportaient pas un nombre suffisant de patients atteints de HFHo âgés de 65 ans et plus pour permettre de déterminer si la réponse au traitement dans ce groupe d’âge diffère de la réponse chez les patients plus jeunes. D’autres rapports d’expérience clinique n’ont pas fait état de différences de réponse entre les patients âgés et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
En raison du mode d’action de JUXTAPID (lomitapide), la plupart des patients traités présentent des malaises gastro-intestinaux (GI) ou d’autres effets indésirables GI associés (voir 4 POSOLOGIE ET ADMINISTRATION et Appareil digestif).
Les effets indésirables les plus fréquents étaient de nature gastro-intestinale et ont été rapportés par 27 (93 %) des 29 patients atteints d’hypercholestérolémie familiale homozygote (HFHo). Les effets indésirables rapportés par au moins 8 patients (28 %) dans le cadre de l’essai clinique sur la HFHo comprenaient la diarrhée, les nausées, les vomissements, la dyspepsie et les douleurs abdominales. D’autres effets indésirables courants rapportés par 5 à 7 patients (17 à 24 %) comprenaient les suivants : perte de poids, gêne abdominale, distension abdominale, constipation, flatulence, hausse du taux d’ALAT, douleur thoracique, grippe, rhinopharyngite et fatigue.
Cinq des 29 patients (17 %) atteints de HFHo qui ont participé à l’essai pivot en vue de l’homologation de JUXTAPID ont cessé le traitement en raison d’un effet indésirable. Les effets indésirables ayant entraîné l’abandon du traitement étaient les suivants : diarrhée (2 patients); douleurs abdominales, nausées, gastro-entérite, perte de poids, céphalées et difficulté à maîtriser le RNI par la warfarine (1 patient chacun).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Au total, 999 patients ont reçu un traitement par JUXTAPID dans le cadre de 25 études cliniques, y compris 22 cas d’exposition au médicament pendant un an. En raison de la rareté de cette maladie, un seul essai pivot en vue de l’homologation du produit a été mené auprès de patients atteints de HFHo. Il s’agissait d’une étude comportant un seul groupe de sujets et menée en mode ouvert auprès de 29 patients. Dans le cadre de cette étude, la population de patients traités par JUXTAPID était constituée de 16 hommes (55 %) et de 13 femmes (45 %); les sujets étaient âgés de 18 à 55 ans et l’âge moyen était de 30,7 ans.
Le tableau 4 présente les effets indésirables qui ont été fréquemment rapportés (≥ 10 %) chez les patients atteints de HFHo dans le cadre de l’essai pivot en vue de l’homologation du produit.
Tableau 4 : Effets indésirables rapportés chez ≥ 10 % (≥ 3 sujets) des patients atteints de HFHo (N = 29)
| EFFET INDÉSIRABLE | N (%) |
| Troubles gastro-intestinaux | |
| Diarrhée | 23 (79) |
| Nausées | 19 (65) |
| Dyspepsie | 11 (38) |
| Vomissements | 10 (34) |
| Douleurs abdominales | 10 (34) |
| Gêne abdominale | 6 (21) |
| Distension abdominale | 6 (21) |
| Constipation | 6 (21) |
| Flatulence | 6 (21) |
| Reflux gastro-œsophagien pathologique | 3 (10) |
| Défécation impérieuse | 3 (10) |
| Ténesme rectal | 3 (10) |
| Infections | |
| Grippe | 6 (21) |
| Rhinopharyngite | 5 (17) |
| Gastro-entérite | 4 (14) |
| Investigations | |
| Perte pondérale | 7 (24) |
| Hausse du taux d’ALAT | 5 (17) |
| Troubles généraux | |
| Douleur thoracique | 7 (24) |
| Fatigue | 5 (17) |
| Fièvre | 3 (10) |
| Troubles musculosquelettiques | |
| Dorsalgie | 4 (14) |
| Troubles du système nerveux | |
| Céphalées | 3 (10) |
| EFFET INDÉSIRABLE | N (%) |
| Étourdissements | 3 (10) |
| Troubles respiratoires | |
| Douleur pharyngolaryngée | 4 (14) |
| Congestion nasale | 3 (10) |
| Troubles cardiaques | |
| Angine de poitrine | 3 (10) |
| Palpitations | 3 (10) |
Des effets indésirables d’intensité grave ont été rapportés chez 8 des 29 patients (28 %), les plus fréquents étant la diarrhée (4 patients, 14 %), les vomissements (3 patients, 10 %), une hausse du taux d’ALAT ou une hépatotoxicité (3 patients, 10 %), et une douleur, une distension et/ou une gêne abdominale (2 patients, 7 %).
Population de sujets non atteints de HFHo
Les résultats d’une analyse des données regroupées sur l’innocuité chez des sujets non atteints de HFHo, mais présentant des taux élevés de cholestérol des lipoprotéines de basse densité (C-LDL) et d’autres facteurs de risque de maladies cardiovasculaires (CV) ont montré un profil d’effets indésirables (voir le tableau 5) similaire à celui observé chez les patients atteints de HFHo (voir le tableau 4). Ces données regroupées concernent des sujets qui avaient reçu le traitement pendant différentes périodes de temps allant de 2 à 12 semaines, et incluent 462 patients atteints d’hypercholestérolémie présentant ou non d’autres facteurs de risque de maladies CV.
Tableau 5 : Effets indésirables survenus pendant le traitement chez ≥ 5 % des sujets au cours des études portant sur le lomitapide en monothérapie dans la population des patients non atteints de HFHo (phase d’évaluation de l’innocuité)
| TERME PRIVILÉGIÉ | LOMITAPIDE EN MONOTHÉRAPIE (N = 291) N (%) | PLACEBO (N = 116) N (%) | TÉMOIN ACTIF (N = 55) N (%) |
| Diarrhée | 163 (56,0) | 13 (11,2) | 4 (7,3) |
| Nausées | 68 (23,4) | 4 (3,4) | 3 (5,5) |
| Flatulence | 32 (11,0) | 7 (6,0) | 0 |
| Céphalées | 27 (9,3) | 13 (11,2) | 2 (3,6) |
| Douleur abdominale haute | 25 (8,6) | 4 (3,4) | 0 |
| Distension abdominale | 24 (8,2) | 4 (3,4) | 3 (5,5) |
| Douleur abdominale | 23 (7,9) | 2 (1,7) | 2 (3,6) |
| Hausse du taux d’alanine aminotransférase (ALAT) | 22 (7,6) | 1 (0,9) | 1 (1,8) |
| Fatigue | 21 (7,2) | 3 (2,6) | 0 |
| Vomissements | 20 (6,9) | 3 (2,6) | 0 |
| Hausse du taux d’aspartate aminotransférase (ASAT) | 19 (6,5) | 1 (0,9) | 1 (1,8) |
| Dyspepsie | 15 (5,2) | 3 (2,6) | 4 (7,3) |
| Dorsalgie | 11 (3,8) | 6 (5,2) | 2 (3,6) |
| Rhinopharyngite | 5 (1,7) | 6 (5,2) | 4 (7,3) |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables moins fréquents rapportés après un traitement par le lomitapide comprennent les effets suivants, sans lien établi de causalité :
Troubles hématologiques et du système lymphatique : anémie
Troubles cardiovasculaires : infarctus du myocarde (1 cas), douleur thoracique
Troubles de l’oreille et du labyrinthe : vertiges
Troubles oculaires : œdème oculaire
Troubles gastro-intestinaux : sécheresse buccale, éructation, reflux gastro-œsophagien, gêne abdominale ou épigastrique, hématémèse, hémorragie digestive basse, œsophagite de reflux
Troubles généraux et anomalies au site d’administration : asthénie, frissons, sensation de satiété précoce, troubles de la démarche, malaise, pyrexie, anxiété, hypersensibilité
Troubles hépatobiliaires : hépatomégalie
Infections : gastro-entérite, grippe, rhinopharyngite, sinusite
Effets sur les analyses de laboratoire : hausse du taux sanguin de bilirubine, hausse du taux de gamma-glutamyltransférase (GGT), hausse du pourcentage de neutrophiles, protéinurie, allongement du temps de Quick (RNI), anomalies des paramètres de la fonction pulmonaire, hausse du nombre de leucocytes
Troubles du métabolisme et de la nutrition : déshydratation, augmentation ou diminution de l’appétit, perte de poids
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, myalgie, douleurs aux extrémités, œdème des articulations, contractions musculaires
Troubles du système nerveux : paresthésie, étourdissements, somnolence, accident ischémique transitoire (1 cas)
Troubles du rein et des voies urinaires : hématurie
Troubles respiratoires, thoraciques et médiastinaux : lésion du pharynx, toux
Troubles de la peau et du tissu sous-cutané : hyperhidrose, éruption cutanée, prurit
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Une revue rigoureuse des résultats des analyses hématologiques, des tests de la fonction rénale et des dosages des électrolytes, des protéines sériques et de la créatine phosphokinase, n’a révélé aucun effet du lomitapide sur ces paramètres.
Hausse des taux des transaminases hépatiques
Au cours de l’essai pivot sur la HFHo en vue de l’homologation du produit, 10 des 29 patients (34 %) ont présenté au moins une hausse des taux d’ALAT ou d’ASAT ≥ 3 fois la limite supérieure de la normale (LSN) (voir le tableau 6). Aucune hausse des taux de bilirubine totale ou de phosphatase alcaline, pertinente sur le plan clinique, n’a été observée. En règle générale, les taux des transaminases ont baissé une à quatre semaines après la réduction de la dose de JUXTAPID ou l’arrêt du traitement.
Aucun lien constant entre la dose et la réponse au traitement pouvant prédire une hausse du taux d’une enzyme hépatique n’a été observé. Chez les 10 patients qui ont présenté des hausses ≥ 3 fois la LSN, la dose de JUXTAPID au moment de la première hausse maximale des taux de transaminases était de 10 mg chez 3 patients, de 20 mg chez 1 patient, de 40 mg chez 4 patients, et de 60 mg chez 2 patients. La réduction de la dose de JUXTAPID ou l’interruption du traitement a entraîné des baisses prévisibles des taux des aminotransférases hépatiques.
Tableau 6 : Valeurs les plus élevées des paramètres de la fonction hépatique après l’administration de la première dose chez des patients atteints de HFHo
| N (%) | |
| Nombre total de patients | 29 |
| Taux maximal d’ALAT | |
| ≥ 3 à < 5 fois la LSN | 6 (21 %) |
| ≥ 5 à < 10 fois la LSN | 3 (10 %) |
| ≥ 10 à < 20 fois la LSN | 1 (3 %) |
| ≥ 20 fois la LSN | 0 |
| Taux maximal d’ASAT | |
| ≥ 3 à < 5 fois la LSN | 5 (17 %) |
| ≥ 5 à < 10 fois la LSN | 1 (3 %) |
| ≥ 10 à < 20 fois la LSN | 0 |
| ≥ 20 fois la LSN | 0 |
Parmi les 19 patients admis à l’étude de prolongation de l’essai pivot sur la HFHo en vue de l’homologation du produit, il y a eu un cas d’abandon en raison d’une hausse des taux des transaminases ayant persisté malgré plusieurs réductions de la dose, et un cas d’interruption temporaire du traitement en raison d’une hausse marquée des taux des transaminases (ALAT : 24 fois la LSN; ASAT : 13 fois la LSN) pouvant être attribuable à plusieurs causes, notamment une interaction médicamenteuse entre JUXTAPID et la clarithromycine, un inhibiteur puissant de la CYP 3A4.
Stéatose hépatique
Le contenu en graisse hépatique a été mesuré de façon prospective à l’aide de la spectroscopie par résonance magnétique nucléaire (SRMN) chez tous les patients admissibles au cours de l’essai pivot sur la HFHo en vue de l’homologation du produit. Le tableau 7 présente les variations maximales du contenu en graisse hépatique par rapport aux valeurs initiales. Le contenu moyen en graisse hépatique était de 1 % au début de l’essai. Après 26 semaines, l’augmentation médiane et l’augmentation moyenne du contenu absolu en graisse hépatique par rapport à la valeur initiale étaient de 6 % et de 8 % (plage de 0 % à 30 %), respectivement. Après 78 semaines, l’augmentation médiane et l’augmentation moyenne du contenu absolu en graisse hépatique par rapport à la valeur initiale étaient de 6 % et de 7 % (plage de 0 % à 18 %), respectivement. Parmi les 23 patients pour lesquels on disposait de données évaluables lors d’au moins une mesure au cours de l’essai, 18 (78 %) et 3 (13 %) ont présenté une augmentation du contenu en graisse hépatique > 5 % et > 20 %, respectivement. Selon les résultats des mesures répétées effectuées chez certains participants après l’arrêt du traitement par JUXTAPID, l’accumulation de graisse hépatique serait réversible à l’arrêt du traitement, mais on ne sait pas s’il subsiste des séquelles histologiques. Tableau 7 : Catégories d’augmentations maximales du pourcentage de graisse hépatique
| AUGMENTATION MAXIMALE DU % ABSOLU DE GRAISSE HÉPATIQUE | PHASE D’ÉVALUATION DE L’EFFICACITÉ SEMAINES 0 À 26 N (%) | PHASE D’ÉVALUATION DE L’INNOCUITÉ SEMAINES 26 À 78 N (%) | ESSAI TOTAL SEMAINES 0 À 78 N (%) |
| Nombre de patients évaluables | 22 | 22 | 23 |
| ≤ 5 % | 9 (41) | 6 (27) | 5 (22) |
| > 5 % à ≤ 10 % | 6 (27) | 8 (36) | 8 (35) |
| > 10 % à ≤ 15 % | 4 (18) | 3 (14) | 4 (17) |
| > 15 % à ≤ 20 % | 1 (5) | 4 (18) | 3 (13) |
| > 20 % à ≤ 25 % | 1 (5) | 0 | 1 (4) |
| > 25 % | 1 (5) | 1 (5) | 2 (9) |
8.5 Effets indésirables observés après la commercialisation
L’effet indésirable suivant a été observé pendant la période d’utilisation de JUXTAPID après son approbation. Comme ces effets sont signalés sur une base volontaire dans une population dont la taille exacte n’est pas connue, il n’est pas possible d’estimer leur fréquence avec fiabilité ou d’établir une relation de cause à effet avec l’exposition à JUXTAPID.
Réactions cutanées : alopécie
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
L’utilisation concomitante de JUXTAPID et de simvastatine à une posologie
> 20 mg par jour est contre-indiquée (une dose quotidienne de 40 mg est permise chez les patients qui ont déjà toléré un traitement par la simvastatine à raison de 80 mg par jour pendant au moins un an sans présenter de signes de toxicité musculaire) (voir 9.4 Interactions médicament-médicament).
- L’utilisation concomitante de JUXTAPID et d’inhibiteurs puissants ou modérés de l’isoenzyme CYP 3A4 est contre-indiquée (voir 9.4 Interactions médicament-médicament).
9.2 Aperçu des interactions médicamenteuses
La CYP 3A4 est l’isoenzyme principalement responsable du métabolisme de JUXTAPID (lomitapide). Le lomitapide n’induit pas les CYP 1A2, 3A4 et 2B6. Le lomitapide inhibe la CYP 3A4, mais non les CYP 1A2, 2B6, 2C9, 2C19, 2D6 et 2E1.
Les principaux métabolites du lomitapide, le M1 et le M3, n’induisent pas les CYP 1A2, 3A4 et 2B6. Le M1 et le M3 n’inhibent pas les CYP 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 et 3A4.
Le lomitapide n’est pas un substrat de la glycoprotéine P (P-gp). Le lomitapide inhibe la P-gp (voir 4.1 Considérations posologiques), mais il n’inhibe pas la protéine de résistance du cancer du sein (BCRP).
9.3 Interactions médicament-comportement
JUXTAPID doit être utilisé avec prudence chez les patients qui consomment de l’alcool, car ce dernier peut causer ou exacerber une lésion hépatique, y compris une stéatose. Il est fortement recommandé aux patients de limiter leur consommation d’alcool pendant le traitement par JUXTAPID, p. ex., à un seul verre d’alcool par jour.
9.4 Interactions médicament-médicament
Effets d’autres médicaments sur le lomitapide
L’administration concomitante d’un inhibiteur de la CYP 3A4 entraîne une augmentation de l’exposition au lomitapide. L’exposition au lomitapide est 27 fois plus élevée en présence du kétoconazole, un inhibiteur puissant de la CYP 3A4. Par conséquent, l’utilisation concomitante d’inhibiteurs puissants de la CYP 3A4 et de lomitapide est contre-indiquée. L’effet des inhibiteurs modérés de la CYP 3A4 sur l’exposition au lomitapide n’a pas été évalué. Cependant, on pourrait s’attendre à ce que les inhibiteurs modérés de la CYP 3A4 augmentent de plusieurs fois l’exposition au lomitapide, selon l’expérience acquise avec l’utilisation d’inhibiteurs puissants ou faibles de la CYP 3A4. Par conséquent, l’utilisation concomitante d’inhibiteurs modérés de la CYP 3A4 et du lomitapide est contre-indiquée (voir 2 CONTRE-INDICATIONS).
On a remarqué une augmentation de l’exposition au lomitapide quand il était administré en concomitance avec des inhibiteurs faibles de la CYP3A4, p. ex. : atorvastatine, association de l’éthinylœstradiol avec le norgestimate, voir le tableau 8, ci-dessous (voir aussi 4.1 Considérations posologiques).
Tableau 8 : Interactions médicament-médicament établies ou possibles : effet de médicaments administrés conjointement sur l’exposition générale au lomitapide
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Kétoconazole | EC | L’administration de kétoconazole à 200 mg 2 f.p.j. en concomitance avec le lomitapide à 60 mg 1 f.p.j. a augmenté l’ASC du lomitapide de 2652 % et sa Cmax, de 1355 % | L’administration de kétoconazole en concomitance avec le lomitapide est contre-indiquée (voir 2 CONTRE-INDICATIONS et Utilisation concomitante d’inhibiteurs de la CYP 3A4) |
| Atorvastatine | EC | L’administration simultanée d’atorvastatine à 80 mg 1 f.p.j. et de lomitapide à 20 mg 1 f.p.j. a augmenté l’ASC du lomitapide de 94 % et sa Cmax, de 128 % L’administration d’atorvastatine à 80 mg 1 f.p.j. et de lomitapide à 20 mg 1 f.p.j. à 12 heures d’intervalle a augmenté l’ASC du lomitapide de 24 % et sa Cmax, de 21 % | JUXTAPID doit être pris séparément, c.-à-d. à 12 heures d’intervalle, ou la dose de JUXTAPID doit être réduite de 50 % (voir 4.1 Considérations posologiques) |
| Éthinylœstradiol/norgestimate | EC | L’administration simultanée d’éthinylœstradiol à 0,035 mg/de norgestimate à 0,25 mg 1 f.p.j. et de lomitapide à 20 mg 1 f.p.j. a augmenté l’ASC du lomitapide de 34 % et sa Cmax, de 44 % L’administration d’éthinylœstradiol à 0,035 mg/de norgestimate à 0,25 mg 1 f.p.j et de lomitapide à 20 mg 1 f.p.j. à 12 heures d’intervalle a augmenté l’ASC du lomitapide de 25 % et sa Cmax, de 34 % | JUXTAPID doit être pris séparément, c.-à-d. à 12 heures d’intervalle, ou la dose de JUXTAPID doit être réduite de 50 % (voir 4.1 Considérations posologiques) |
EC : étude clinique; f.p.j. : fois par jour
Effet du lomitapide sur d’autres médicaments
Le tableau 9 présente un résumé des effets du lomitapide sur l’ASC et la Cmax de médicaments administrés en concomitance.
Tableau 9 : Interactions médicament-médicament établies ou possibles : effet du lomitapide sur l’exposition générale aux médicaments administrés conjointement
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Simvastatine | EC | L’administration de lomitapide à 60 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique de simvastatine à 40 mg a augmenté l’ASC de la simvastatine de 99 % et sa Cmax, de 102 %, et a augmenté l’ASC de la simvastatine acide de 71 % et sa Cmax, de 57 % L’administration de lomitapide à 10 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique de simvastatine à 40 mg a augmenté l’ASC de la simvastatine de 62 % et sa Cmax, de 65 %, et a augmenté l’ASC de la simvastatine acide de 39 % et sa Cmax, de 35 %. | La posologie de la simvastatine ne doit pas dépasser 20 mg par jour (ou 40 mg par jour chez les patients qui ont déjà toléré un traitement par la simvastatine à raison de 80 mg par jour pendant au moins un an sans présenter de signes de toxicité musculaire). Se reporter aux renseignements posologiques de la simvastatine pour de plus amples recommandations posologiques. |
| Warfarine | EC | L’administration de lomitapide à 60 mg 1 f.p.j. pendant 12 jours en concomitance avec une dose unique de warfarine à 10 mg a augmenté l’ASC de la warfarine R(+) de 28 % et sa Cmax, de 14 %, a augmenté l’ASC de la warfarine S(-) de 30 % et sa Cmax, de 15 %, et a augmenté l’ASC du | Les patients qui suivent un traitement par la warfarine doivent faire l’objet d’une surveillance plus fréquente du RNI, en particulier après toute modification de la posologie du lomitapide (voir 4.1 Considérations posologiques). |
| RNI de 7 % et sa Cmax, de 22 %. | |||
| Atorvastatine | EC | L’administration de lomitapide à 60 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique d’atorvastatine à 20 mg a augmenté l’ASC de l’atorvastatine acide de 52 % et sa Cmax, de 63 %. L’administration de lomitapide à 10 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique d’atorvastatine à 20 mg a augmenté l’ASC de l’atorvastatine acide de 11 % et sa Cmax, de 19 %. | Aucune modification de la posologie ne serait nécessaire pour l’atorvastatine. |
| Rosuvastatine | EC | L’administration de lomitapide à 60 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique de rosuvastatine à 20 mg a augmenté l’ASC de la rosuvastatine de 32 % et sa Cmax, de 4 %. L’administration de lomitapide à 10 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique de rosuvastatine à 20 mg a augmenté l’ASC de la rosuvastatine de 2 % et sa Cmax, de 6 %. | Aucune modification de la posologie ne serait nécessaire pour la rosuvastatine. |
| Fénofibrate micronisé | EC | L’administration de lomitapide à 10 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique de | Aucune modification de la posologie ne serait nécessaire pour le |
fénofibrate micronisé à 145 mg a diminué l’ASC de l’acide fénofibrique de 10 % et sa Cmax, de 29 %. | fénofibrate micronisé. | ||
| Ézétimibe | EC | L’administration de lomitapide à 10 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique d’ézétimibe à 10 mg a augmenté l’ASC de l’ézétimibe de 6 % et sa Cmax, de 3 %. | Aucune modification de la posologie ne serait nécessaire pour l’ézétimibe. |
| Niacine à libération prolongée | EC | L’administration de lomitapide à 10 mg 1 f.p.j. pendant 7 jours en concomitance avec une dose unique de niacine à libération prolongée à 1000 mg a augmenté l’ASC de l’acide nicotinique de 10 % et sa Cmax, de 11 %, et a diminué l’ASC de l’acide nicotinurique de 21 % et sa Cmax, de 15 %. | Aucune modification de la posologie ne serait nécessaire pour la niacine à libération prolongée. |
| Éthinylœstradiol | EC | L’administration de lomitapide à 50 mg 1 f.p.j. pendant 8 jours en concomitance avec de l’éthinylœstradiol à 0,035 mg 1 f.p.j. pendant 28 jours a diminué l’ASC de l’éthinylœstradiol de 8 % et sa Cmax, de 8 %. | Aucune modification de la posologie ne serait nécessaire pour l’éthinylœstradiol. |
| Norgestimate | EC | L’administration de lomitapide à 50 mg 1 f.p.j. pendant 8 jours en concomitance avec du norgestimate à 0,25 mg 1 f.p.j. pendant 28 jours a augmenté l’ASC du | Aucune modification de la posologie ne serait nécessaire pour le norgestimate. |
17-déacétyl norgestimate de 6 % et sa Cmax, de 2 %. |
EC : étude clinique; f.p.j. : fois par jour; RNI : rapport normalisé international
9.5 Interactions médicament-aliment
Comme le jus de pamplemousse est un inhibiteur modérément puissant de l’isoenzyme CYP 3A4, les patients qui prennent JUXTAPID doivent éviter de consommer du jus de pamplemousse (voir 4.1 Considérations posologiques).
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
JUXTAPID (lomitapide) est un puissant inhibiteur sélectif de la protéine microsomale de transfert (PMT) des triglycérides, une protéine intracellulaire de transfert des lipides présente dans la lumière du réticulum endoplasmique et responsable de la fixation et du transport des molécules lipidiques individuelles entre les membranes. La PMT joue un rôle essentiel dans l’assemblage des lipoprotéines contenant l’apolipoprotéine B (apo B) dans le foie et les intestins. L’inhibition de la PMT altère la synthèse des chylomicrons et des lipoprotéines de très basse densité (VLDL). L’inhibition de la synthèse des VLDL entraîne la réduction du taux de C-LDL plasmatique. Le mode d’action du lomitapide diffère de ceux des autres classes d’hypolipidémiants (comme les statines, les chélateurs des acides biliaires et les inhibiteurs de l’absorption du cholestérol). Ce mode d’action distinct semble être complémentaire à ceux des autres hypolipidémiants mentionnés ci-dessus.
10.2 Pharmacodynamie
Étude sur l’intervalle QT
Aucun allongement de l’intervalle QTc significatif sur le plan clinique n’a été observé à une concentration équivalant à 23 fois la Cmax de la dose maximale recommandée de lomitapide.
10.3 Pharmacocinétique
Absorption
Le Tmax du lomitapide après l’administration par voie orale d’une dose unique de 60 mg est d’environ 6 heures (4 à 8 heures) chez des volontaires en bonne santé. La biodisponibilité absolue du lomitapide est d’environ 7 % et est limitée principalement en raison d’un effet de premier passage important. La pharmacocinétique du lomitapide est presque proportionnelle à la dose dans les cas d’une dose unique par voie orale de 10 à 100 mg.
La Cmax et l’ASC du lomitapide augmentent après un repas à forte teneur en graisses (77 % et 58 %, respectivement) et après un repas à faible teneur en graisses (70 % et 28 %, respectivement).
Distribution
Le volume moyen de distribution du lomitapide à l’état d’équilibre varie de 985 à 1292 L. La fixation du lomitapide aux protéines plasmatiques est de 99,8 %.
Métabolisme
Le lomitapide est métabolisé en grande partie par le foie. Les voies métaboliques sont, entre autres, l’oxydation, la N-désalkylation oxydative, la glucuroconjugaison et l’ouverture du cycle pipéridine. L’isoenzyme 3A4 du cytochrome P450 (CYP 3A4) transforme le lomitapide en ses principaux métabolites, soit le M1 et le M3, décelés dans le plasma. La N-désalkylation oxydative sépare la molécule de lomitapide en M1 et M3. Le M1 est la fraction qui retient le cycle pipéridine, alors que le M3 retient le reste de la molécule de lomitapide in vitro. Les CYP 1A2, 2B6, 2C8 et 2C19 pourraient, quoique dans une moindre mesure, transformer le lomitapide en M1. Le M1 et le M3 n’inhibent pas l’activité de la protéine microsomale de transfert des triglycérides in vitro.
Élimination
Dans le cadre d’une étude de bilan de masse, les pourcentages moyens de la dose excrétés dans l’urine et dans les fèces étaient de 59,5 % et 33,4 %, respectivement, alors que dans une autre étude de bilan de masse, les pourcentages moyens de la dose excrétés dans l’urine et dans les fèces étaient de 52,9 % et 35,1 %, respectivement. Le lomitapide n’était pas décelable dans les échantillons d’urine. Le M1 est le principal métabolite décelé dans l’urine, alors que le lomitapide est la principale substance décelée dans les fèces. La demi-vie terminale moyenne du lomitapide est de 39,7 heures.
Populations particulières et états pathologiques
Sexe : Le sexe du patient n’a pas d’effet cliniquement pertinent sur la
pharmacocinétique de JUXTAPID.
- Origine ethnique : Aucun ajustement de la dose n’est requis chez les patients de race blanche ou hispanique. Les données sont insuffisantes pour déterminer si un ajustement de la dose est nécessaire chez les patients d’autres races. Cependant, comme la posologie de JUXTAPID est augmentée de façon graduelle selon la réponse du patient, aucun ajustement de la dose de JUXTAPID n’est recommandé en fonction de la race.
- Insuffisance hépatique : Une étude a été menée en mode ouvert en vue d’évaluer la pharmacocinétique d’une dose unique de 60 mg de lomitapide chez des volontaires en bonne santé ayant une fonction hépatique normale comparativement à des patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). L’ASC et la Cmax du lomitapide étaient 164 % et 361 % plus élevées, respectivement, chez les patients atteints d’insuffisance hépatique modérée comparativement aux volontaires en bonne santé. Chez les patients atteints d’insuffisance hépatique légère, l’ASC et la Cmax du lomitapide étaient 47 % et 4 % plus élevées, respectivement, par rapport aux volontaires en bonne santé. Le lomitapide n’a pas fait l’objet d’une évaluation chez les patients atteints d’une insuffisance hépatique grave (score de Child-Pugh de 10 à 15).
- Insuffisance rénale : Une étude a été menée en mode ouvert en vue d’évaluer la pharmacocinétique d’une dose unique de 60 mg de lomitapide chez des patients sous hémodialyse en raison d’une insuffisance rénale terminale (IRT) comparativement à des volontaires en bonne santé ayant une fonction rénale normale. La clairance de la créatinine estimée chez les volontaires en bonne santé était > 80 mL/min selon la formule de Cockcroft-Gault. Comparativement aux volontaires en bonne santé, l’ASC et la Cmax du lomitapide étaient 40 % et 50 % plus élevées, respectivement, chez les patients atteints d’IRT hémodialysés. Les effets d’une insuffisance rénale légère, modérée ou grave ainsi que d’une IRT sur l’exposition au lomitapide chez des patients non hémodialysés n’ont pas été évalués.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température se situant entre 15 °C et 30 °C, dans le flacon fermé hermétiquement et à l’abri de l’humidité.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : mésylate de lomitapide
Nom chimique : Sel de méthanesulfonate de N-(2,2,2-trifluoroéthyl)-9-[4-[4-[[[4'-(trifluorométhyl)[1,1'-biphényl]-2-yl]carbonyl]amino]-1-pipéridinyl]butyl]-9H-fluorène-9-carboxamide
Formule moléculaire et masse moléculaire : C39H37F6N3O2 ● CH4O3S
Poids moléculaire du mésylate de lomitapide : 789,8 g/mol
Poids moléculaire du lomitapide (base libre) : 693,7 g/mol
Formule développée :
Propriétés physicochimiques : Le mésylate de lomitapide est une poudre dont la couleur varie de blanc à blanc cassé, légèrement soluble dans des solutions aqueuses de pH 2 à 5. Le mésylate de lomitapide est facilement soluble dans l’acétone, l’éthanol et le méthanol; soluble dans le butan-2-ol, le dichlorométhane et l’acétonitrile; modérément soluble dans l’octan-1-ol et le propan-2-ol; légèrement soluble dans l’acétate d’éthyle; et insoluble dans l’heptane.
Chaque capsule JUXTAPID contient du mésylate de lomitapide équivalant à 5, 10 ou 20 mg de base libre de lomitapide ainsi que les ingrédients inactifs suivants : amidon prégélatinisé, glycolate d’amidon sodique, cellulose microcristalline, lactose monohydraté blanc, dioxyde de silicium et stéarate de magnésium. L’enveloppe de la capsule contient de la gélatine et du dioxyde de titane. L’enveloppe orange contient aussi de l’oxyde de fer rouge. L’encre pour l’impression contient de la laque, de l’oxyde de fer noir et du propylèneglycol.
N
O
NH CF3
NH O
CF3 CH3SO3H 14
ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
HoFH
Tableau 10 : Résumé des caractéristiques démographiques des patients lors des essais cliniques portant sur la HFHo
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| UP1002 / AEGR-733-005 | Étude de phase 3 sans répartition aléatoire à un seul groupe de traitement | 5 mg par jour, avec augmentation à 10, 20, 40 ou 60 mg selon la tolérance des patients; voie orale; 52 semaines | 29 | 30,7 ans (18 à 55) | Hommes : 16 (55,2 %) |
Un essai pivot, multinational, comportant un seul groupe de sujets, mené en mode ouvert auprès de 29 adultes atteints de HFHo en vue de l’homologation du produit a évalué l’innocuité et l’efficacité de doses optimales de JUXTAPID, comme traitement d’appoint à un régime faible en graisses et à d’autres hypolipidémiants, y compris l’aphérèse des LDL lorsqu’elle était disponible. Le diagnostic de HFHo était défini comme la présence d’au moins un des critères cliniques suivants : 1) mutations fonctionnelles confirmées dans les deux allèles codant pour le récepteur des LDL ou dans des allèles connus pour altérer la fonctionnalité du récepteur des LDL; 2) activité du récepteur des LDL dans les fibroblastes cutanés < 20 % de la normale; 3) taux de CT > 500 mg/dL et de TG < 300 mg/dL non traités et antécédents familiaux de taux de CT > 250 mg/dL non traités confirmés chez les deux parents.
Les 29 patients admis à cet essai étaient âgés en moyenne de 30,7 ans (plage de 18 à 55 ans); 16 sujets (55 %) étaient des hommes, et la majorité des sujets (86 %) était de race blanche. L’indice de masse corporelle (IMC) moyen était de 25,8 kg/m2 et 4 patients avaient un IMC répondant aux critères de l’obésité; 1 patient était atteint de diabète de type 2. Les traitements hypolipidémiants concomitants au début de l’essai comportaient au moins un des médicaments suivants : statines (93 %), ézétimibe (76 %), acide nicotinique (10 %), chélateurs des acides biliaires (3 %) et fibrates (3 %); 18 sujets (62 %) recevaient un traitement par aphérèse.
Après une période préliminaire de 6 semaines visant à stabiliser les traitements hypolipidémiants, y compris l’établissement d’un calendrier d’aphérèse des LDL, s’il y avait lieu, les sujets ont entrepris le traitement par JUXTAPID à une dose initiale de 5 mg par jour, qui a été par la suite augmentée graduellement à 10 mg, 20 mg, 40 mg et 60 mg par jour aux semaines 2, 6, 10 et 14, respectivement, selon la tolérance des patients et les taux acceptables des transaminases. Les patients devaient aussi maintenir un régime alimentaire faible en graisses (< 20 % de l’apport énergétique provenant des graisses) et prendre quotidiennement des suppléments alimentaires fournissant environ 400 UI de vitamine E, 210 mg d’acide alpha-linoléique (ALA), 200 mg d’acide linoléique, 110 mg d’acide éicosapentaénoïque (EPA) et 80 mg d’acide docosahexaénoïque (DHA). Après l’évaluation de l’efficacité à la semaine 26, le traitement par JUXTAPID a été poursuivi pendant 52 semaines additionnelles en vue d’évaluer l’innocuité à long terme. Au cours de la phase d’évaluation de l’innocuité, la dose de JUXTAPID n’a pas été augmentée au-dessus de la dose maximale tolérée par chaque patient établie au cours de la phase d’évaluation de l’efficacité; par contre, il était permis de modifier les traitements hypolipidémiants concomitants.
Les 23 sujets (79 %) qui avaient complété l’évaluation de l’efficacité de la semaine 26 ont poursuivi leur traitement pendant 52 autres semaines pour un total de 78 semaines de traitement. Des effets indésirables ont forcé le retrait prématuré de 5 sujets. Les doses maximales tolérées au cours de la phase d’évaluation de l’efficacité étaient de 5 mg (10 %), 10 mg (7 %), 20 mg (21 %), 40 mg (24 %) et 60 mg (34 %).
Étude de phase 2 UP1001
Les caractéristiques démographiques de la population de patients atteints de HFHo étaient similaires dans l’étude de phase 2 (UP1001) et dans l’essai pivot en vue de l’homologation du produit (étude UP1002/AEGR-733-005) (voir le tableau 11).
Les 35 patients répondaient aux critères diagnostiques de la HFHo définis selon le protocole. Le taux initial moyen de C-LDL des 6 patients de l’étude de phase 2 était considérablement élevé, soit 614,2 mg/dL (15,9 mmol/L), puisque ces patients ne devaient pas recevoir de traitement hypolipidémiant dans les 4 semaines précédant l’admission à l’étude. Dans le cadre de l’essai pivot en vue de l’homologation du produit dont un des critères d’admission était que les patients devaient recevoir un traitement hypolipidémiant stable, le taux initial moyen de C-LDL était également élevé, soit 336,0 mg/dL (8,7 mmol/L) malgré l’utilisation des traitements courants.
Tableau 11 : Caractéristiques démographiques et initiales, données regroupées des études sur la HFHo (ensemble d’analyse intégral)
| CARACTÉRISTIQUE | ÉTUDE UP1001 (N = 6) | ÉTUDE UP1002/ 733-005 (N = 29) |
| Âge (ans) | ||
| Moyenne (ÉT) | 25,0 (9,19) | 30,7 (10,56) |
| Âge minimal et âge maximal | 17 et 39 | 18 et 55 |
| Nombre d’hommes (%) | 3 (50,0) | 16 (55,2) |
| Nombre de sujets de race blanche (%) | 3 (50,0) | 25 (86,2) |
| IMC (kg/m2), n (%) | ||
| < 30 | 5 (83,3) | 25 (86,2) |
| ≥ 30 | 1 (16,7) | 4 (13,8) |
| Taux initial de C-LDL (mg/dL) | ||
| Moyenne (ÉT) | 614,2 (105,85)1 | 336,0 (113,75) |
| Taux minimal et taux maximal | 480 et 789 | 152 et 565 |
| Taux initial de C-LDL (mmol/L) | ||
| Moyenne (ÉT) | 15,9 (2,74)1 | 8,7 (2,94) |
| Taux minimal et taux maximal | 12 et 20 | 4 et 15 |
1 Les sujets devaient avoir cessé de prendre tout hypolipidémiant 4 semaines avant leur admission à l’étude. Dans l’ensemble, 27 (93 %) des 29 sujets de l’essai pivot en vue de l’homologation du produit recevaient, lors de leur admission à l’étude, des doses optimales d’inhibiteurs de l’HMG-CoA réductase (statines), surtout la rosuvastatine (45 %) et l’atorvastatine (31 %), et 17 % des patients recevaient de la simvastatine. Au total, 76 % des patients recevaient de l’ézétimibe, conjointement avec une statine dans tous ces cas; 10 % recevaient de la niacine et 3 %, un chélateur des acides biliaires. Par ailleurs, 18 (62 %) des 29 patients suivaient un traitement par aphérèse des LDL au début de l’essai pivot en vue de l’homologation du produit. Comme le précise le tableau 11, les 6 patients de l’étude de phase 2 devaient avoir cessé tout autre traitement hypolipidémiant avant leur admission à l’étude.
Le tableau 12 présente les effets de JUXTAPID (lomitapide) sur le C-LDL, le cholestérol total (CT), l’apo B, les triglycérides (TG) et le cholestérol lié aux lipoprotéines de haute densité (C-HDL), lorsque ce médicament est utilisé comme traitement d’appoint à un régime faible en graisses et à d’autres hypolipidémiants, chez des patients atteints d’hypercholestérolémie familiale homozygote (HFHo).
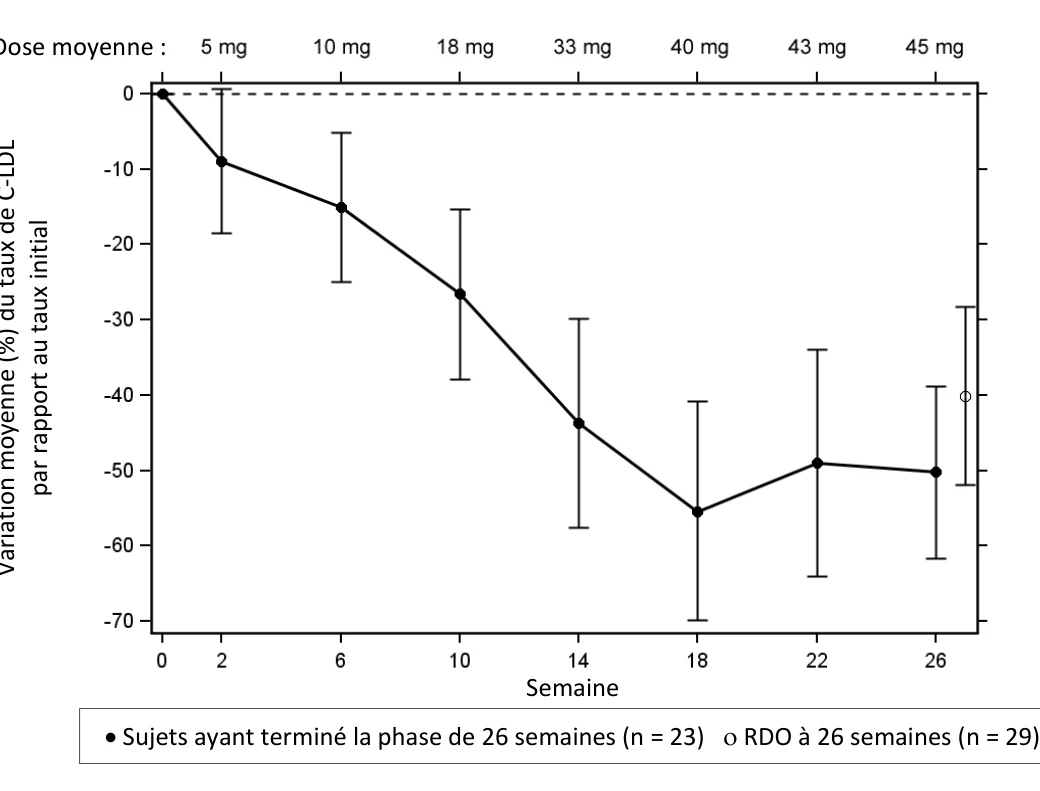
Le critère principal d’évaluation de l’efficacité était le pourcentage de variation du taux de C-LDL entre le début du traitement et la semaine 26. À la semaine 26, les pourcentages moyen et médian de variation du taux de C-LDL par rapport au taux initial étaient de 40 % (test de Student pour échantillons appariés; p < 0,001) et de 50 %, respectivement, selon la population en intention de traiter et le report de la dernière observation (RDO) pour les sujets qui avaient abandonné l’étude prématurément. La figure 1 illustre les pourcentages moyens de variation du taux de C-LDL entre le début du traitement et la semaine 26 pour les 23 patients qui ont terminé la phase d’évaluation de l’efficacité.
Figure 1 : Pourcentages moyens de variation du taux de C-LDL dans le cadre de l’essai pivot sur la HFHo en vue de l’homologatioiation de JUXTAPID, par rapport au taux initial (sujets ayant terminé la phase de 26 semaines)
 Dose moyenne :
Semaine
- Sujets ayant terminé la phase de 26 semaines (n = 23) ο RDO à 26 semaines (n = 29) Les barres d’erreur représentent les intervalles de confiance à 95 % de la moyenne.
Le tableau 12 présente les variations des taux de lipides et de lipoprotéines jusqu’à la semaine 26 et à la semaine 56 du traitement par JUXTAPID.
Tableau 12 : Valeurs absolues et pourcentages de variation des taux de lipides et de lipoprotéines du début du traitement jusqu’aux semaines 26 et 56 chez les patients atteints de HFHo
| PARAMÈTRE | UNITÉS | DÉBUT | SEMAINE 26/RDO (N = 29) | SEMAINE 56 (N = 23) | ||||
| Moyenne (ÉT) | Moyenne (ÉT) | % de variationb | pc | Moyenne (ÉT) | % de variationb | pc | ||
| C-LDL, dosage direct | mg/dL | 336 (114) | 190 (104) | -40 | < 0,001 | 199 (123) | -44 | < 0,001 |
| mmol/L | 8,7 (3,0) | 4,9 (2,7) | 5,2 (3,2) | |||||
| CT | mg/dL | 430 (135) | 258 (118) | -36 | < 0,001 | 274 (144) | -39 | < 0,001 |
| mmol/L | 11,1 (3,5) | 6,7 (3,1) | 7,1 (3,7) | |||||
| Apo B | mg/dL | 259 (80) | 148 (74) | -39 | < 0,001 | 149 (83) | -45 | < 0,001 |
| mmol/L | 6,7 (2,1) | 3,8 (1,9) | 3,9 (2,1) | |||||
| TGa | mg/dL | 92 | 57 | -45 | 0,009 | 61 | -33 | 0,004 |
| mmol/L | 1,0 | 0,6 | 0,7 | |||||
| Non C-HDL | mg/dL | 386 (132) | 217 (113) | -40 | < 0,001 | 229 (139) | -44 | < 0,001 |
| mmol/L | 10,0 (3,4) | 5,6 (2,9) | 5,9 (3,6) | |||||
| C-VLDL | mg/dL | 21 (10) | 13 (9) | -29 | 0,012 | 16 (14) | -28 | 0,005 |
| mmol/L | 0,5 (0,3) | 0,3 (0,2) | 0,4 (0,4) | |||||
| Lp(a)a | nmol/L | 66 | 61 | -13 | 0,094 | 56 | -21 | < 0,001 |
| C-HDL | mg/dL | 44 (11) | 41 (13) | -7 | 0,072 | 45 (15) | +1 | 0,920 |
| mmol/L | 1,1 (0,3) | 1,1 (0,3) | 1,2 (0,4) | |||||
a La valeur médiane est présentée pour le taux de TG et le taux de Lp(a). La valeur p est fondée sur le pourcentage moyen de variation.
b Les pourcentages de variation sont calculés à partir des unités gravimétriques.
c Valeur p du pourcentage moyen de variation par rapport au départ selon le test de Student pour échantillons appariés.
Chez les 23 sujets qui ont reçu le traitement par le lomitapide pendant 78 semaines parmi les 29 patients atteints de HFHo, le taux moyen de C-LDL était de 210 mg/dL (5,4 mmol/L), soit une réduction moyenne de 38 %. Le taux initial moyen de C-LDL chez ces patients était de 352 mg/dL (9,1 mmol/L).
Au début de l’essai, 93 % des patients prenaient une statine; 76 %, de l’ézétimibe; 10 %, de la niacine; 3 %, un chélateur des acides biliaires; et 62 % des sujets recevaient un traitement par aphérèse des LDL. La posologie du traitement hypolipidémiant concomitant initial avait diminué chez 14 patients (61 %) sur 23 à la semaine 56, y compris les diminutions et interruptions prévues et non prévues. L’aphérèse des LDL a été interrompue à la semaine 26 chez 3 des 13 patients qui recevaient ce traitement et sa fréquence a été réduite chez 1 patient; les taux de C-LDL de ces 4 patients sont demeurés acceptables jusqu’à la semaine 56. Parmi les 23 patients qui ont participé à l’étude jusqu’à la semaine 26, 19 (83 %) ont obtenu des réductions du taux de C-LDL ≥ 25 %, dont 8 patients (35 %) ayant des taux de C-LDL < 100 mg/dL (2,6 mmol/L) et 1 patient ayant un taux < 70 mg/dL (1,8 mmol/L) lors de cette évaluation.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Cancérogénicité : Dans le cadre d’une étude de 2 ans sur la carcinogenèse alimentaire réalisée chez les souris, le lomitapide a été administré à raison de 0,3, de 1,5, de 7,5, de 15 ou de 45 mg/kg/jour. Des augmentations statistiquement significatives de la fréquence des adénomes et des carcinomes hépatiques ont été observées chez les mâles et chez les femelles qui avaient reçu le lomitapide à des doses ≥ 1,5 mg/kg/jour (≥ 2 fois la DMRH de 60 mg selon l’ASC) et ≥ 7,5 mg/kg/jour (≥ 10 fois l’exposition chez l’humain à la dose de 60 mg selon l’ASC), respectivement. La fréquence des carcinomes de l’intestin grêle chez les mâles et celle des adénomes et des carcinomes combinés chez les femelles a significativement augmenté aux doses ≥ 15 mg/kg/jour (≥ 23 fois l’exposition chez l’humain à la dose de 60 mg selon l’ASC).
Dans le cadre d’une étude de 2 ans sur la carcinogenèse réalisée chez les rats, le lomitapide a été administré par gavage oral pendant une période allant jusqu’à 99 semaines aux doses de 0,25, de 1,7 et de 7,5 mg/kg/jour chez les mâles et de 0,03, de 0,35 et de 2,0 mg/kg/jour chez les femelles. Bien que le plan de l’étude ait été sous-optimal, aucune augmentation statistiquement significative de la fréquence des tumeurs liées au médicament n’a été observée à des expositions au lomitapide étant jusqu’à 6 fois (mâles) et 8 fois (femelles) plus élevées que l’exposition chez l’humain à la DMRH selon l’ASC.
Génotoxicité : Le lomitapide n’a présenté aucun potentiel génotoxique lors d’une série de tests, notamment le test d’Ames (mutation bactérienne inverse in vitro), un test cytogénétique in vitro utilisant des lymphocytes primaires humains et le test du micronoyau après administration orale chez les rats.
Toxicologie pour la reproduction et le développement : Le lomitapide n’a entraîné aucun effet sur la fertilité des rats à des doses pouvant atteindre 5 mg/kg/jour lors d’une exposition au médicament estimée à 4 fois (femelles) et à 5 fois (mâles) l’exposition chez l’humain à la dose de 60 mg selon l’ASC.