


Monographie de produit - Leqvio
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.4 Administration | 2026-08 |
| 7 Mises en garde et précautions, Système immunitaire | 2026-08 |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
Indications .................................................................................................................. 4
1.1 Pédiatrie ............................................................................................................... 4
1.2 Gériatrie ............................................................................................................... 4
Contre-indications ....................................................................................................... 4
Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques ................................................................................ 4
4.2 Posologie recommandée et ajustement posologique .......................................... 4
4.4 Administration ...................................................................................................... 5
4.5 Dose oubliée ......................................................................................................... 6
Surdose ....................................................................................................................... 6
Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 6
Mises en garde et précautions .................................................................................... 7
Système endocrinien et métabolisme .............................................................................. 7
Fonctions hépatique/biliaire/pancréatique ...................................................................... 7
Système immunitaire ....................................................................................................... 7
Fonction rénale ................................................................................................................ 7
Santé reproductive ........................................................................................................... 8
Appareil cutané ................................................................................................................ 8
7.1 Populations particulières ...................................................................................... 8
7.1.1 Grossesse .......................................................................................................... 8 7.1.2 Allaitement ....................................................................................................... 9
7.1.3 Enfants et adolescents ...................................................................................... 9
7.1.4 Personnes âgées ............................................................................................... 9
Effets indésirables ....................................................................................................... 9
8.1 Aperçu des effets indésirables .............................................................................. 9
8.2 Effets indésirables observés au cours des études cliniques .................................. 9
8.5 Effets indésirables observés après la commercialisation .................................... 13
Interactions médicamenteuses ................................................................................. 13
9.2 Aperçu des interactions médicamenteuses ........................................................ 13
9.4 Interactions médicament-médicament .............................................................. 13
9.5 Interactions médicament-aliment ...................................................................... 13
9.6 Interactions médicament-plante médicinale ...................................................... 13
Pharmacologie clinique ............................................................................................. 13
10.1 Mode d’action .................................................................................................... 13
10.2 Pharmacodynamie .............................................................................................. 14
10.3 Pharmacocinétique ............................................................................................. 14
10.4 Immunogénicité ................................................................................................. 17
Conservation, stabilité et mise au rebut .................................................................... 17
Instructions particulières de manipulation du produit .............................................. 17
Partie 2 : Renseignements scientifiques................................................................................ 18
Renseignements pharmaceutiques ........................................................................... 18
Études cliniques ........................................................................................................ 19
14.1 Études cliniques par indication ........................................................................... 19
Microbiologie ............................................................................................................ 28
Toxicologie non clinique ............................................................................................ 28
Renseignements destinés aux patient·e·s ............................................................................. 30
Partie 1 : Renseignements destinés aux professionnels de la santé
Indications
Hypercholestérolémie primaire
LEQVIOMD (inclisiran pour injection) est indiqué chez l’adulte en complément de changements des habitudes de vie, notamment le régime alimentaire, afin de réduire davantage le taux de cholestérol des lipoprotéines de basse densité (C-LDL) chez les personnes présentant l’une ou l’autre des affections suivantes et prenant la dose maximale tolérée d’une statine, avec ou sans autre traitement de réduction du taux de C-LDL :
- Hypercholestérolémie familiale (HF) hétérozygote; ou
- Hypercholestérolémie non familiale avec maladie cardiovasculaire athéroscléreuse (MCVA).
L’effet de LEQVIO sur la morbidité et la mortalité cardiovasculaires n’a pas été établi.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Parmi les 1833 patients qui ont reçu l’inclisiran dans le cadre du programme d’études cliniques de phase III sur ce médicament, 981 (54 %) avaient au moins 65 ans et 239 patients (13 %) avaient au moins 75 ans. Parmi les patients atteints d’hypercholestérolémie familiale hétérozygote, les personnes âgées étaient cependant moins représentées (22 % d’entre eux avaient au moins 65 ans). Aucune différence globale n’a été observée quant à l’innocuité ou à l’efficacité du médicament entre les patients de 65 ans ou plus et les patients plus jeunes.
Contre-indications
- LEQVIO est contre-indiquée chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant.
- Traitements hypolipémiants, tels que des traitements par une statine ou tout autre traitement hypolipémiant utilisé en association avec LEQVIO : consulter la section Contre-indications des monographies de ces médicaments.
Posologie et administration
4.1 Considérations posologiques
LEQVIO s’administre par voie sous-cutanée au moyen d’une seringue préremplie à usage unique.
LEQVIO doit être administré par un professionnel de la santé (médecin, infirmière ou pharmacien par exemple).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de LEQVIO est de 284 mg administrée en une seule injection sous-cutanée selon le calendrier suivant : au début du traitement, 3 mois plus tard, puis tous les 6 mois par la suite.
Transition depuis un traitement par un anticorps monoclonal inhibiteur de la PCSK9
Il n’existe pas de données probantes appuyant l’utilisation concomitante de LEQVIO avec des anticorps monoclonaux inhibiteurs de la proprotéine convertase subtilisine/kexine de type 9 (PCSK9). Les anticorps monoclonaux inhibiteurs de la PCSK9 peuvent être administrés une fois toutes les deux semaines ou une fois par mois. Lors du passage d’un anticorps monoclonal inhibiteur de la PCSK9 à LEQVIO, administrer la dernière dose de l’anticorps monoclonal inhibiteur de la PCSK9, puis attendre la date d’administration suivante selon le calendrier initial pour administrer la première dose de LEQVIO. Par la suite, LEQVIO doit être administré selon le calendrier d’administration recommandé (c’est-à-dire au départ, après 3 mois puis tous les 6 mois).
Populations particulières
Insuffisance rénale
Aucune modification posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère ou modérée, malgré l’augmentation de l’exposition au médicament (voir la section 10 Pharmacologie clinique). Les essais pivots comportaient très peu de données sur l’efficacité et l’innocuité de LEQVIO chez les patients atteints d’insuffisance rénale grave (n = 11) (voir la section 7 Fonction rénale). Aucune modification posologique n’a été effectuée chez ces patients. Aucune étude n’a été menée sur les effets de l’insuffisance rénale terminale (IRT; ClCr < 15 mL/min) et de l’hémodialyse sur la pharmacocinétique et la pharmacodynamie de LEQVIO.
Insuffisance hépatique
Aucune modification posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh), malgré l’augmentation de l’exposition au médicament (voir la section 10 Pharmacologie clinique). Étant donnée la rareté des données sur l’efficacité et l’innocuité de LEQVIO chez les patients atteints d’insuffisance hépatique modérée, la prudence est de mise lors de son utilisation chez cette population. Aucune étude n’a été réalisée chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh).
Pédiatrie (< 18 ans)
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Gériatrie (≥ 65 ans)
Aucune modification posologique n’est nécessaire chez les patients de 65 ans ou plus.
4.4 Administration
LEQVIO doit être administré par injection sous-cutanée dans l’abdomen. Il faut éviter d’injecter le produit au siège d’une lésion ou d’une affection cutanée évolutive, comme un coup de soleil, une éruption, une inflammation ou une infection cutanée.
Il faut examiner LEQVIO avant de l’administrer afin de déceler la présence de particules. La solution ne doit pas être utilisée si elle contient des particules visibles.
Appliquer les techniques aseptiques appropriées.
Chaque dose de 284 mg est administrée au moyen d’une seringue préremplie à usage unique. Chaque seringue préremplie ne peut servir qu’à une seule injection.
Il ne faut pas administrer LEQVIO au même point d’injection que d’autres médicaments injectables.
Jeter la seringue et l’aiguille dans un contenant pour objets pointus ou tranchants (voir la section 11 Conservation, stabilité et mise au rebut).
Le mode d’emploi des seringues préremplies avec gaine protectrice de l’aiguille est décrit à la section Renseignements destinés aux patient·e·s.
4.5 Dose oubliée
Dans le cas d’un retard de moins de 3 mois dans l’administration de LEQVIO, il faut administrer la dose omise dès que possible et maintenir le calendrier d’administration initial.
Si le retard remonte à plus de 3 mois, il faut commencer un nouveau calendrier d’administration de LEQVIO, soit une dose le plus tôt possible, suivie d’une deuxième dose 3 mois plus tard, puis d’une dose tous les 6 mois par la suite.
Surdose
Parmi 48 sujets en bonne santé ayant reçu une dose unique d’inclisiran de 852 mg par voie sous-cutanée (3 fois la dose maximale recommandée), un seul a signalé des nausées légères et de la douleur au point d’injection qui ont été jugées en lien avec le médicament.
| Selon un modèle pharmacodynamique de | ||
| population, on s’attend qu’après avoir été abaissé par l’inclisiran, le taux de C-LDL revienne à > 80 % de | ||
| sa valeur initiale un an après l’arrêt du traitement chez les personnes atteintes d’hypercholestérolémie | ||
| familiale hétérozygote ou de maladie cardiovasculaire athéroscléreuse. | ||
Il n’existe pas de traitement spécifique en cas de surdose de LEQVIO. Le cas échéant, il faut traiter les symptômes et amorcer un traitement de soutien au besoin.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique/teneur/composi tion | Ingrédients non médicinaux |
| Injection sous-cutanée | Solution injectable présentée dans une seringue préremplie 1,5 mL de solution contenant 284 mg d’inclisiran (équivalant à 300 mg d’inclisiran sodique) | Acide phosphorique, eau pour injection, hydroxyde de sodium |
| Solution injectable présentée dans une seringue préremplie avec gaine protectrice de |
Mises en garde et précautions
Système endocrinien et métabolisme
Des perturbations de l’homéostasie du métabolisme du glucose ont été observées chez les patients traités par LEQVIO (voir la section 8.2 Effets indésirables observés au cours des études cliniques). Il est recommandé d’effectuer une surveillance régulière chez les patients présentant un risque élevé de diabète de type 2 (p. ex., syndrome métabolique).
Fonctions hépatique, biliaire et pancréatique
Ni l’innocuité, ni l’efficacité de LEQVIO n’ont été évaluées chez les patients présentant une insuffisance hépatique grave. Les patients atteints d’une hépatopathie évolutive ont été exclus des essais pivots.
Des hausses des taux de transaminases ont été observées chez les patients traités par LEQVIO (voir la section 8.2 Effets indésirables observés au cours des études cliniques). Ces hausses de taux de transaminases se sont généralement produites plus de 6 mois après l’instauration du traitement. Elles étaient habituellement temporaires, mais se sont maintenues chez certains sujets (pendant au moins 2 visites consécutives). Les sujets atteints d’une hépatopathie évolutive ou présentant des hausses inexpliquées des taux d’ALT ou d’AST de > 3 fois la limite supérieure de la normale (LSN) ou de la bilirubine totale de > 2 fois la LSN ont été exclus des essais pivots.
En cas de hausse grave ou d’importance clinique des taux de transaminases, il convient d’interrompre le traitement. Pour obtenir des renseignements sur la reprise du traitement après une interruption, consulter la section 4 Posologie et administration.
Système immunitaire
Des réactions d’hypersensibilité, notamment des cas de réactions anaphylactiques et d’œdème de Quincke, ont été signalées chez des patients traités par LEQVIO (voir la section 8.5 Effets indésirables observés après la commercialisation).
Indiquer aux patients d’interrompre le traitement par LEQVIO et de consulter immédiatement un médecin si des signes ou des symptômes d’une réaction anaphylactique ou d’un œdème de Quincke surviennent.
Fonction rénale
En raison de la rareté des données, l’innocuité et l’efficacité de LEQVIO chez les patients atteints d’insuffisance rénale grave n’ont pas pu être établies. L’innocuité et l’efficacité de LEQVIO n’ont pas été étudiées chez les patients atteints d’insuffisance rénale terminale, sous hémodialyse ou non. Les essais pivots ont été menés uniquement chez des patients présentant un débit de filtration glomérulaire > 30 mL/min qui n’avaient aucune dialyse en cours ou planifiée, ni aucune greffe de rein prévue.
l'aiguille 1,5 mL de solution contenant 284 mg d’inclisiran (équivalant à 300 mg d’inclisiran sodique) |
Santé reproductive
Fertilité
Il n’existe aucune donnée sur l’effet de LEQVIO sur la fertilité humaine. Aucun effet sur la fertilité n’a été observé chez les rats femelles et mâles à des doses équivalant respectivement à 20,4 et à 44,1 fois l’exposition que produit la dose maximale recommandée chez l’humain (DMRH), selon l’aire sous la courbe (ASC) (voir la section 16 Toxicologie non clinique).
Appareil cutané
Réactions au point d’injection
Des réactions au point d’injection ont été signalées chez environ 8 % des patients recevant LEQVIO lors des essais contrôlés par placebo (voir la section 8.2 Effets indésirables observés au cours des études cliniques). Voici certains des symptômes mentionnés : érythème, douleur, prurit, éruption cutanée, ecchymose ou décoloration localisée autour du point d’injection. La réaction était généralement d’intensité légère. Il convient de surveiller l’apparition de réactions et de les prendre en charge en fonction du tableau clinique.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe que peu de données – voire aucune – sur l’emploi de l’inclisiran chez la femme enceinte. L’inclisiran ne doit pas être utilisé pendant la grossesse.
Données chez l’animal
Lors d’études sur le développement embryofœtal menées chez des rates Sprague-Dawley et des lapines blanches de Nouvelle-Zélande gravides, l’inclisiran a été administré par injection sous-cutanée à raison de 50, 100 et 150 mg/kg une fois par jour pendant l’organogenèse (chez les rates : du 6e au 17e jour après l’accouplement; chez les lapines : du 7e au 19e jour après l’accouplement). Aucun signe probant de décès embryofœtal, de toxicité fœtale ou de tératogénicité n’a été observé. Les plus fortes doses testées ont été associées à des marges d’innocuité équivalant à 16,0 et à 39,3 fois, chez les rates et les lapines respectivement, l’exposition que produit la DMRH, selon l’ASC. Une augmentation de l’incidence d’une calcification incomplète de l’os pubien a été observée chez les lapins ayant reçu une dose de 150 mg/kg/jour (marge d’innocuité de 39,3 fois). Cette observation pourrait être due à la variance empirique; cela dit, on ne peut pas complètement écarter la possibilité que l’inclisiran ait un effet sur le développement osseux (voir la section 16 Toxicologie non clinique).
Chez le rat, l’inclisiran passe dans le placenta fœtal; il y a été détecté à des concentrations généralement proportionnelles à la dose, mais de 65 à 154 fois plus faibles que celles retrouvées chez la mère. La concentration d’inclisiran dans le foie des fœtus était inférieure au seuil quantifiable, quelle que soit la dose administrée.
Chez le lapin, la concentration d’inclisiran dans le plasma et le foie des fœtus était inférieure au seuil quantifiable.
Dans une étude portant sur le développement prénatal et postnatal chez des rates Sprague-Dawley gravides, l’inclisiran a été administré par injection sous-cutanée à raison de 50, 100 et 150 mg/kg une fois par jour du 6e jour après l’accouplement jusqu’au 20e jour de la lactation. L’inclisiran a été bien toléré, et aucune toxicité maternelle ni aucun effet sur les paramètres maternels n’ont été mis en évidence. Aucun effet indésirable n’a été observé chez la progéniture.
7.1.2 Allaitement
On ignore si LEQVIO (inclisiran) est excrété dans le lait maternel chez l’humain. On ne dispose d’aucune donnée sur les effets potentiels de l’inclisiran chez l’enfant nourri au sein ou sur la production de lait. L’inclisiran était présent dans le lait des rates après l’injection sous-cutanée du médicament à raison d’une fois par jour. Aucun signe d’absorption générale de l’inclisiran n’a toutefois été noté chez les ratons allaités. On ne peut exclure un risque pour l’enfant allaité. Il convient de décider soit d’interrompre l’allaitement, soit de s’abstenir du traitement par l’inclisiran ou de l’interrompre, en tenant compte des bienfaits de l’allaitement pour l’enfant et des bienfaits du traitement pour la femme.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence globale n’a été observée quant à l’innocuité ou à l’efficacité du médicament entre les patients de 65 ans ou plus et les patients plus jeunes.
Effets indésirables
8.1 Aperçu des effets indésirables
Les données sur l’innocuité recueillies durant les trois essais pivots de phase III contrôlés par placebo ont révélé que la fréquence des événements indésirables survenus en cours de traitement (EIST) avait été similaire dans les groupes LEQVIO et placebo. La plupart de ces EIST ont été légers et non liés au traitement. Les réactions indésirables au point d’injection ont été les événements indésirables associés à l’emploi de LEQVIO les plus courants dans le cadre des essais pivots (voir la section 7 Mises en garde et précautions). Les événements indésirables au point d’injection le plus fréquemment signalés par les patients traités par LEQVIO ont été une réaction au point d’injection (3,1 %), de la douleur au point d’injection (2,2 %), un érythème au point d’injection (1,6 %) et une éruption cutanée au point d’injection (0,7 %). Au total, 5,6 % des sujets ayant reçu l’inclisiran (102/1833) ont interrompu le traitement pendant les essais pivots. Parmi les sujets ayant reçu l’inclisiran, les EIST les plus courants ont été les suivants : diabète de type 2, rhinopharyngite, arthralgie, dorsalgie, infection des voies urinaires, diarrhée, bronchite, toux, céphalées, angine de poitrine, étourdissements, douleurs aux extrémités, dyspnée et réactions au point d’injection. Dans le cadre des essais pivots, 0,7 % des patients ayant reçu l’inclisiran (12/1833) ont abandonné le traitement en raison d’événements indésirables.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’innocuité de LEQVIO a été évaluée lors de trois essais de phase III contrôlés par placebo menés chez 3655 patients qui présentaient une maladie cardiovasculaire athéroscléreuse (MCVA), un risque équivalant à la présence d’une MCVA ou une hypercholestérolémie familiale hétérozygote. Tous les patients recevaient une statine à la dose maximale tolérée en association avec LEQVIO ou un placebo, et 1833 d’entre eux ont été exposés à 4 injections d’inclisiran pendant une période pouvant aller jusqu’à 18 mois (durée moyenne du traitement : 526 jours).
Les événements indésirables signalés lors des essais pivots chez ≥ 1 % des patients ayant reçu l’inclisiran (quelle qu’en soit la cause) sont présentés au Tableau 2 selon la terminologie de MedDRA par classification par système et organe.
Tableau 2 – Événements indésirables signalés chez ≥ 1 % des patients ayant reçu LEQVIO et plus fréquemment que dans le groupe placebo par classification par système et organe et terme privilégié dans la population de l’analyse de l’innocuité des essais contrôlés de phase III (population de l’analyse de l’innocuité)
| Classification par système et organe / Terme privilégié | Placebo N = 1822 n (%) | Inclisiran | ||||||||
| pour | ||||||||||
| injection | ||||||||||
| N = 1833 | ||||||||||
| n (%) | ||||||||||
| Sujets ayant présenté au moins un EIST | 1409 | 1430 | ||||||||
| (77,33) | (78,01) | |||||||||
| Troubles des systèmes sanguin et lymphatique | ||||||||||
| Anémie | 33 (1,81) | 38 (2,07) | ||||||||
| Troubles cardiaques | ||||||||||
| Angine de poitrine | 57 (3,13) | 58 (3,16) | ||||||||
| Troubles de l’oreille et du labyrinthe | ||||||||||
| Vertiges | 14 (0,77) | 21 (1,15) | ||||||||
| Troubles oculaires | ||||||||||
| Cataracte | 20 (1,10) | 22 (1,20) | ||||||||
| Troubles gastro-intestinaux | ||||||||||
| Douleur abdominale | 31 (1,70) | 35 (1,91) | ||||||||
| Diarrhée | 63 (3,46) | 71 (3,87) | ||||||||
| Dyspepsie | 18 (0,99) | 22 (1,20) | ||||||||
| Gros polype intestinal | 13 (0,71) | 19 (1,04) | ||||||||
| Nausées | 26 (1,43) | 35 (1,91) | ||||||||
| Troubles généraux et anomalies au point | ||||||||||
| d’administration | ||||||||||
| Érythème au point d’injection | 4 (0,22) | 30 (1,64) | ||||||||
| Douleur au point d’injection | 9 (0,49) | 41 (2,24) | ||||||||
| Réaction au point d’injection | 2 (0,11) | 56 (3,06) | ||||||||
| Œdème périphérique | 34 (1,87) | 38 (2,07) | ||||||||
| Infections et infestations | ||||||||||
| Bronchite | 50 (2,74) | 78 (4,26) | ||||||||
| Cellulite | 14 (0,77) | 21 (1,15) | ||||||||
| Gastroentérite | 19 (1,04) | 30 (1,64) | ||||||||
| Infection des voies respiratoires inférieures | 27 (1,48) | 34 (1,85) | ||||||||
| Rhinopharyngite | 134 (7,35) | 140 (7,64) | ||||||||
| Pneumonie | 36 (1,98) | 46 (2,51) | ||||||||
| Infection des voies respiratoires | 18 (0,99) | 20 (1,09) | ||||||||
| Infection des voies respiratoires supérieures | 103 (5,65) | 105 (5,73) | ||||||||
| Infection des voies urinaires | 66 (3,62) | 81 (4,42) | ||||||||
| Résultats d’analyses | ||||||||||
| Hausse de la tension artérielle | 14 (0,77) | 22 (1,20) | ||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||
| Diabète de type 2 | 207 (11,36) | 212 (11,57) | ||||||||
| Hyperglycémie | 14 (0,77) | 25 (1,36) | ||||||||
| Troubles musculosquelettiques et anomalies du | ||||||||||
| tissu conjonctif | ||||||||||
| Arthralgie | 72 (3,95) | 91 (4,96) | ||||||||
| Dorsalgie | 77 (4,23) | 83 (4,53) | ||||||||
| Spasmes musculaires | 25 (1,37) | 28 (1,53) | ||||||||
| Douleurs aux extrémités | 47 (2,58) | 60 (3,27) | ||||||||
| Arthrose rachidienne | 15 (0,82) | 21 (1,15) | ||||||||
| Troubles du système nerveux | ||||||||||
| Étourdissements | 55 (3,02) | 59 (3,22) | ||||||||
| Céphalées | 56 (3,07) | 59 (3,22) | ||||||||
| Sciatique | 18 (0,99) | 19 (1,04) | ||||||||
| Troubles psychiatriques | ||||||||||
| Insomnie | 19 (1,04) | 20 (1,09) | ||||||||
| Troubles rénaux et urinaires | ||||||||||
| Lésion rénale aiguë | 17 (0,93) | 19 (1,04) | ||||||||
| Insuffisance rénale | 16 (0,88) | 23 (1,25) | ||||||||
| Troubles respiratoires, thoraciques et | ||||||||||
| médiastinaux | ||||||||||
| Asthme | 15 (0,82) | 20 (1,09) | ||||||||
| Toux | 54 (2,96) | 61 (3,33) | ||||||||
| Dyspnée | 47 (2,58) | 59 (3,22) | ||||||||
Événements indésirables les plus fréquents pour l’inclisiran : pourcentage plus élevé de sujets présentant des événements indésirables avec l’inclisiran qu’avec le placebo, en fonction des termes privilégiés
Événements indésirables au point d’injection
Dans le cadre des essais pivots, 8,2 % des patients traités par LEQVIO et 1,8 % des témoins placebo ont présenté des événements indésirables au point d’injection. Au total, 0,2 % et 0,0 % des patients sous LEQVIO et des témoins placebo, respectivement, ont mis fin à leur traitement en raison d’événements indésirables au point d’injection. Tous ces effets indésirables ont été légers ou modérés et passagers, et se sont résorbés sans laisser de séquelles.
Hausse des taux de transaminases hépatiques
Dans le cadre des essais contrôlés par placebo, les hausses des taux sériques de transaminases hépatiques comprises entre > 1 fois la limite supérieure de la normale (LSN) et ≤ 3 fois la LSN ont été plus fréquentes chez les patients ayant reçu l’inclisiran (taux d’alanine aminotransférase [ALT] : 19,7 % et d’aspartate aminotransférase [AST] : 17,2 %) que chez les patients ayant reçu le placebo (ALT : 13,6 % et AST : 11,1 %). Des hausses des taux de transaminases supérieures à 3 fois la LSN ont été constatées chez 9 patients (0,5 %) ayant reçu LEQVIO et chez 7 patients (0,4 %) ayant reçu le placebo pour ce qui est du taux d’ALT, et chez 8 patients (0,4 %) ayant reçu LEQVIO et 10 patients (0,5 %) ayant reçu le placebo pour ce qui est du taux d’AST.
Faibles taux de C-LDL
Environ 30 % des sujets ayant participé aux essais de phase III sur l’inclisiran ont présenté un taux de C-LDL < 0,65 mmol/L (25 mg/dL) lors d’au moins une évaluation ponctuelle, et 14 % des patients lors de deux évaluations ponctuelles consécutives. Lors d’un traitement par l’inclisiran, les facteurs entraînant la plus forte probabilité de présenter de faibles taux de C-LDL ont été le diabète de type 2, la présence d’une maladie cardiovasculaire athéroscléreuse et des taux de C-LDL ≤ 2,1 mmol/L (81 mg/dL) au départ.
Profil d’innocuité de l’inclisiran : par rapport au reste de la population des études, chez les sujets dont les taux de C-LDL se maintenaient à des valeurs < 0,65 mmol/L (25 mg/dL) ou < 1,3 mmol/L (50 mg/dL), la fréquence des événements indésirables liés à l’hypersensibilité et à l’apparition ou l’aggravation du diabète était plus importante chez ceux dont les taux de C-LDL se maintenaient à des valeurs < 0,65 mmol/L (25 mg/dL). On ignore les effets à long terme des très faibles taux de C-LDL entraînés par l’utilisation de LEQVIO.
Infections des voies respiratoires inférieures
Une plus grande incidence d’infections pulmonaires et des voies respiratoires inférieures a été observée dans le groupe inclisiran (8,1 %) par rapport au groupe placebo (6,0 %), notamment des cas de bronchite, de pneumonie et d’infection des voies respiratoires inférieures.
Détérioration de l’équilibre glycémique
Dans la population d’analyse de l’innocuité des essais pivots, l’obtention de valeurs du taux d’HbA1c ayant potentiellement une pertinence clinique (c’est-à-dire ≥ 6,5 % + une variation ≥ 0,5 %) a été plus fréquente dans le groupe inclisiran (18,7 %) que dans le groupe placebo (15,6 %). Une analyse de la variation de l’équilibre glycémique fondée sur la glycémie à jeun et le taux d’HbA1c a montré qu’une plus grande proportion de sujets du groupe inclisiran (25,2 %) que du groupe placebo (21,7 %) ont subi une aggravation par rapport à leur état initial.
Effets indésirables peu fréquents observés au cours des études cliniques (< 1 %)
Dans l’ensemble des études contrôlées par placebo, les événements indésirables suivants (quelle qu’en soit la cause) ont été observés dans moins de 1 % des cas, et plus fréquemment dans le groupe LEQVIO que dans le groupe placebo (placebo vs LEQVIO) :
Troubles cardiaques : arrêt cardiaque (0,1 % vs 0,3 %)
Troubles de l’oreille et du labyrinthe : perte d’audition (0,2 % vs 0,5 %), surdité (0 % vs 0,2 %), acouphènes (0,3 % vs 0,5 %), vertiges (0,8 % vs 1,1 %)
Lésions, intoxications et complications d’intervention : fractures et luxations rachidiennes (0,2 % vs 0,5 %), fractures et luxations pelviennes (0 % vs 0,2 %)
Résultats d’analyses : graves manifestations d’anémie (0,1 % vs 0,3 %), baisse de la pression artérielle (0,1 % vs 0,2 %), hyperglycémie (0,1 % vs 0,2 %)
Troubles endocriniens : hypothyroïdie (0,7 % vs 0,8 %), hyperthyroïdie (0,1 % vs 0,3 %) Troubles du système nerveux : migraines (0,2 % vs 0,5 %), neuropathie périphérique (0,5 % vs 0,7 %), dépression (0,1 % vs 0,2 %)
Néoplasme : carcinome épidermoïde cutané (0,1 % vs 0,3 %)
Troubles musculosquelettiques et anomalies du tissu conjonctif : ostéoporose/ostéopénie (0,4 % vs 0,7 %)
Troubles respiratoires, thoraciques et médiastinaux : rhinite (0,2 % vs 0,7 %)
8.5 Effets indésirables observés après la commercialisation
Effets indésirables issus de déclarations spontanées et de la littérature (fréquence inconnue)
Les effets indésirables suivants ont été observés lors de la surveillance post-commercialisation de LEQVIO, dans le cadre de déclarations spontanées ou de cas issus de la littérature. Ces effets étant signalés volontairement par une population d’une taille indéterminée, il n’est pas possible d’estimer leur fréquence de façon fiable; elle est donc considérée comme inconnue. Les effets indésirables sont présentés selon la classification par système et organe de MedDRA. Dans chaque catégorie, les effets indésirables sont énumérés par ordre décroissant de gravité.
Tableau 3 – Effets indésirables issus de déclarations spontanées et de la littérature (fréquence inconnue)
Troubles du système immunitaire Hypersensibilité comprenant : réaction anaphylactique,
œdème de Quincke, éruption cutanée, urticaire, prurit
Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle sur les interactions médicamenteuses n’a été menée. Bien qu’aucune étude n’ait été menée in vivo, on ne s’attend pas à ce que LEQVIO soit un substrat, un inhibiteur ou un inducteur des enzymes du cytochrome P450 (CYP450) ou des transporteurs de médicaments, aucune interaction d’importance clinique n’est donc à prévoir lors de son emploi avec d’autres médicaments (voir la section 10.3 Pharmacocinétique).
9.4 Interactions médicament-médicament
Selon les rares données existantes, aucune interaction d’importance clinique n’est à prévoir entre l’inclisiran et l’atorvastatine, la rosuvastatine ou la simvastatine.
9.5 Interactions médicament-aliment
Aucune étude sur les interactions médicament-aliment n’a été réalisée pour LEQVIO.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
Pharmacologie clinique
10.1 Mode d’action
L’inclisiran est un petit acide ribonucléique interférent (pARNi) double brin qui entraîne la dégradation de l’ARN messager (ARNm) de la proprotéine convertase subtilisine/kexine de type 9 (PCSK9). L’inclisiran est conjugué au brin sens avec la N-acétylgalactosamine (GalNAc) triantennaire afin de faciliter la capacité d’absorption des hépatocytes et de cibler les récepteurs d’asialogygoprotéines du foie de façon sélective. La PCSK9 est principalement produite dans le cytoplasme des hépatocytes grâce à un mécanisme cellulaire qui traduit l’ARNm de la PCSK9 en protéines. Un phénomène cellulaire naturel, appelé interférence par ARN, régule la production de l’ARNm et d’autres protéines de façon hautement ciblée. Dans les hépatocytes, l’inclisiran utilise l’interférence par ARN pour diriger l’activité catalytique de dégradation de l’ARNm pour la PCSK9. S’ensuit une augmentation du recyclage et de l’expression du récepteur du C-LDL à la surface des hépatocytes, ce qui, de façon générale, intensifie l’absorption du C-LDL et diminue sa concentration dans la circulation. Le mode d’action de l’inclisiran comprend également une présence intracellulaire de longue durée dans les hépatocytes (> 42 jours chez le singe et > 98 jours chez le rat après une seule administration) après son élimination du plasma, ce qui contribue à son effet hypolipidémiant de longue durée.
10.2 Pharmacodynamie
Une étude de phase II a permis d’obtenir un aperçu de la variation moyenne du taux de C-LDL depuis le départ lors de plusieurs évaluations ponctuelles après l’administration de doses simples ou doubles d’inclisiran. Après l’administration sous-cutanée d’une dose unique de 284 mg d’inclisiran chez des sujets présentant des taux de C-LDL élevés, on a observé des réductions moyennes de ces taux de 40 %, 49 %, 51 % et 38 % 14 jours, 30 jours, 60 jours et 180 jours après l’injection, respectivement. Au jour 360, la réduction moyenne du taux de C-LDL était de 29,5 %, ce qui est encore relativement important. Après l’administration d’une double dose d’inclisiran (une injection au jour 1 et une autre au jour 90), les réductions moyennes des taux de C-LDL étaient similaires pour les jours 14 à 60; au jour 180, cependant, la réduction moyenne était de 53 %, ce qui est plus conséquent que la réduction de 38 % observée au jour 180 après une dose unique.
Dans le cadre des études de phase III, l’administration de quatre doses de LEQVIO, soit les jours 1, 90 (~3 mois), 270 (~9 mois) et 450 (~15 mois), a produit une baisse des taux de C-LDL, de cholestérol total, d’apolipoprotéine B (Apo B), de cholestérol non lié aux lipoprotéines de haute densité (C-non HDL) et de lipoprotéine (a) (Lp[a]).
Électrophysiologie cardiaque
Dans une étude à répartition aléatoire et à double insu avec triple permutation, contrôlée par placebo et agent de comparaison actif, 48 sujets en bonne santé ont reçu par injection sous-cutanée une dose de 852 mg d’inclisiran (3 fois la dose maximale recommandée), de la moxifloxacine et un placebo. La variation de l’intervalle QTcF depuis le départ par rapport au placebo (intervalle de confiance [IC] à 90 %) (en excluant une valeur de zéro obtenue lors d’une évaluation ponctuelle 4 heures après l’injection sous-cutanée) était de 2,5 ms (IC à 90 % : 0,6 à 4,5), donc sous le seuil d’alerte clinique). Les patients atteints d’une arythmie non maîtrisée ont été exclus des essais pivots.
Aucune variation d’importance clinique de l’intervalle QTc, d’autres paramètres électrocardiographiques ni de tension artérielle n’a été observée avec la dose suprathérapeutique d’inclisiran (marge d’innocuité : augmentation de 1,6 fois la concentration maximale [Cmax] observée en cas d’insuffisance rénale grave).
10.3 Pharmacocinétique
Tableau 4 – Résumé des paramètres pharmacocinétiques plasmatiques de l’inclisiran pour injection chez les sujets en bonne santé recevant une dose unique d’inclisiran par voie sous-cutanée (s.-c.)
| Cmax | Tmax (h) | t½ (h) | ASC0-∞ | CL (L/h) | Vd (L) | |||||
| (ng/mL) | (ng*h/mL) | |||||||||
Dose unique de 284 mg par voie s.-c. (moyenne) | 509 | 4 | 9,6 | 7980 | 38,1 | 508 | ||||
Absorption
Chez des sujets en bonne santé, suivant l’administration d’une dose unique d’inclisiran par injection sous-cutanée, l’exposition générale au médicament a augmenté de façon linéaire et relativement proportionnelle à la dose dans un éventail posologique allant de 24 à 756 mg. À la dose recommandée de 284 mg d’inclisiran, la concentration plasmatique de pointe a été atteinte entre 0,5 et 12 heures après l’administration de la dose, la Cmax moyenne se chiffrant à 509 ng/mL, avec un coefficient de variation (CV) de 50,7 %. La concentration du médicament a diminué à un seuil indétectable en 24 à 48 heures. L’aire sous la courbe de la concentration plasmatique en fonction du temps extrapolée à l’infini se situait à 7980 ng*h/mL en moyenne. Une accumulation minime, voire nulle, d’inclisiran dans le plasma a été observée après l’administration de doses répétées.
Distribution
L’inclisiran se lie aux protéines plasmatiques dans une proportion de 87 % aux concentrations plasmatiques in vitro cliniquement pertinentes. Suivant l’injection sous-cutanée d’une dose unique de 284 mg d’inclisiran à des adultes en bonne santé, le volume de distribution moyen apparent était approximativement de 508 L. Dans le cadre des études menées chez l’animal, l’inclisiran a été fortement absorbé dans le foie et a montré une grande sélectivité pour cet organe cible de la réduction du taux de cholestérol. Une absorption tissulaire a également été observée dans les reins (principale zone d’excrétion), la moelle osseuse, les ganglions lymphatiques et le tube digestif.
Métabolisme
Le métabolisme de l’inclisiran n’a pas fait l’objet d’études complètes chez l’humain. Les données accessibles portent à croire que l’inclisiran était le principal composant plasmatique des sujets en bonne santé. L’inclisiran est principalement métabolisé par les nucléases en nucléotides plus courts. Chez toutes les espèces, les principaux métabolites du brin antisens de l’inclisiran, ses dérivés de première et deuxième génération, devraient présenter le même profil pharmacologique que le brin parent. Les quantités négligeables de métabolites considérablement tronqués et de métabolites résultant du clivage de l’endonucléase ne devraient pas s’incorporer dans le complexe RISC (RNA-induced silencing complex), et ne devraient par conséquent pas présenter d’activité pharmacologique. L’inclisiran n’est pas un substrat des enzymes du CYP450 ni des transporteurs de médicaments.
Élimination
La demi-vie moyenne d’élimination terminale de l’inclisiran est d’environ 9,6 heures, et l’administration de doses multiples n’entraîne aucune accumulation du médicament. En moyenne, 16 % de l’inclisiran sont éliminés par les reins. Selon les données obtenues chez l’animal, le reste de l’élimination est principalement due à l’absorption tissulaire, en particulier dans le foie, l’organe cible de la réduction du taux de cholestérol, puis dans les reins, qui constituent l’un des principaux lieux d’élimination de l’inclisiran. L’inclisiran qui pénètre dans les cellules est dégradé par des endonucléases et des exonucléases, et on s’attend que les nucléotides simples soient éliminés par excrétion rénale et fécale. La demi-vie d’élimination de l’inclisiran du foie est longue d’après les études menées chez l’animal (270 heures chez le rat, 1980 heures chez le singe).
Comportement linéaire ou non linéaire
Lors d’une étude de phase I, une augmentation à peu près proportionnelle à la dose de l’exposition à l’inclisiran a été constatée après l’injection sous-cutanée de doses d’inclisiran allant de 24 à 756 mg. Aucune accumulation ni variation en fonction du temps n’ont été observées après l’administration de doses multiples par voie sous-cutanée.
Dans cette même étude, une dissociation a été observée entre les paramètres pharmacocinétiques de l’inclisiran, dont la concentration générale était dans l’ensemble indétectable au bout de 48 heures, et ses effets pharmacodynamiques sur le C-LDL (de longue durée). Si l’on extrapole les données des études menées chez l’animal, la libération sélective de l’inclisiran dans les hépatocytes, où il s’associe au complexe RISC (RNA-induced silencing complex), entraîne une longue durée d’action du médicament, au-delà de celle prévue en fonction de la demi-vie d’élimination plasmatique de 9,6 heures. Lors des études de phase I et de phase II, les effets maximaux de réduction du C-LDL ont été observés avec une dose de 284 mg, les doses plus élevées ne produisant pas d’effets plus importants.
Risque d’interactions médicamenteuses
Aucune étude clinique sur les interactions médicamenteuses n’a été menée. Comme l’inclisiran n’est pas un substrat, un inhibiteur ou un inducteur des enzymes du CYP450 ni des transporteurs de médicaments, il ne devrait pas influer sur les inhibiteurs ou inducteurs des enzymes du CYP450 ou des transporteurs, ni être affecté par ceux-ci. Lors de simulations d’analyses pharmacocinétiques de population, l’emploi concomitant de l’inclisiran n’a eu aucun effet important sur les concentrations d’atorvastatine et de rosuvastatine.
Populations et états pathologiques particuliers
Selon une analyse pharmacocinétique de population effectuée à partir des données de 4328 patients, l’âge, le poids corporel, le sexe, la race et la clairance de la créatinine n’ont pas exercé d’effet notable sur les propriétés pharmacodynamiques de l’inclisiran. Il n’est donc pas recommandé d’ajuster la posologie en fonction de ces critères démographiques.
- Insuffisance hépatique : Une analyse pharmacocinétique des données provenant d’une étude ayant porté spécifiquement sur l’insuffisance hépatique a montré des augmentations approximatives de 1,1 et 2,1 fois la Cmax et de 1,3 et 2,0 fois l’ASC de l’inclisiran chez les patients atteints respectivement d’insuffisance hépatique légère ou modérée par rapport à ceux ayant une fonction hépatique normale. Chez les patients atteints d’insuffisance hépatique, l’inclisiran était indétectable dans le plasma 96 heures après son administration. Malgré l’exposition plasmatique transitoire plus importante à l’inclisiran, la réduction du taux de C-LDL a été comparable chez les patients dont la fonction hépatique était normale et chez ceux atteints d’insuffisance hépatique légère. Par ailleurs, le taux initial de PCSK9 était nettement plus faible et la réduction du taux de C-LDL était moindre chez les patients atteints d’insuffisance hépatique modérée par rapport aux patients ayant une fonction hépatique normale. Aucun ajustement posologique n’a été jugé nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). LEQVIO n’a fait l’objet d’aucune étude chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh). Les patients atteints d’une hépatopathie ont été exclus des essais pivots.
- Insuffisance rénale : Une analyse pharmacocinétique des données provenant d’une étude ayant porté spécifiquement sur l’insuffisance rénale a montré des augmentations approximatives de 2,3, 2,0 et 3,3 fois la Cmax et de 1,6, 1,8 et 2,3 fois l’ASC de l’inclisiran chez les patients atteints respectivement d’insuffisance rénale légère, modérée et grave par rapport à ceux ayant une fonction rénale normale. Malgré l’exposition plasmatique transitoire plus importante à l’inclisiran, soit sur une période de 24 à 48 heures, la réduction du taux de C-LDL a été comparable chez tous les groupes de patients, quel que soit l’état de leur fonction rénale. À la lumière des résultats des évaluations de la pharmacocinétique, de la pharmacodynamie et de l’innocuité, aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale, qu’elle soit légère, modérée ou grave. Aucune étude n’a été menée sur les effets de l’insuffisance rénale terminale (IRT; ClCr < 15 mL/min) et de l’hémodialyse sur la pharmacocinétique et la pharmacodynamie de l’inclisiran.
10.4 Immunogénicité
Comme pour tous les oligonucléotides, l’emploi de LEQVIO comporte un risque immunogène. Des examens d’évaluation initiale, de confirmation et de vérification de la présence d’anticorps antimédicament ont été mis au point pour l’inclisiran. L’immunogénicité de LEQVIO a été évaluée selon une analyse ELISA (enzyme-linked immunosorbent assay) semi-quantitative visant à détecter la présence d’anticorps IgG/IgM anti-inclisiran.
Dans le cadre des essais pivots, 1830 patients ont été soumis à des tests visant à détecter la présence d’anticorps antimédicament. Une séropositivité a été confirmée chez 1,8 % (33/1830) des patients avant l’administration de la première dose, puis chez 4,9 % (90/1830) au cours des 18 mois de traitement par LEQVIO. Aucune différence cliniquement pertinente n’a été observée quant à l’efficacité clinique, à l’innocuité et aux propriétés pharmacodynamiques de LEQVIO chez les patients séropositifs aux anticorps anti-inclisiran. Comme la période d’observation des essais pivots se limitait à 18 mois (4 injections), l’immunogénicité de longue durée à la suite d’injections subséquentes est inconnue.
La détection d’anticorps dépend largement de la sensibilité et de la spécificité de la méthode d’analyse. De plus, la fréquence observée des résultats positifs au dosage d’anticorps peut dépendre de plusieurs facteurs tels que la technique de dosage, la manipulation des échantillons, le moment de la collecte des échantillons, la prise concomitante d’autres médicaments et la présence de maladies sous-jacentes. C’est pourquoi la comparaison des fréquences de formation d’anticorps anti-LEQVIO lors des études décrites précédemment avec les fréquences de formation d’anticorps dirigés contre d’autres produits ou dans d’autres études pourrait mener à des conclusions erronées.
Conservation, stabilité et mise au rebut
Conserver entre 15 °C et 25 °C. Ne pas congeler.
LEQVIO doit être tenu hors de la portée et de la vue des enfants.
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé à d’autres médicaments.
Instructions particulières de manipulation du produit
Après utilisation, jeter la seringue et l’aiguille à usage unique dans un contenant pour objets pointus ou tranchants.
Partie 2 : Renseignements scientifiques
Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : inclisiran sodique
Nom chimique :
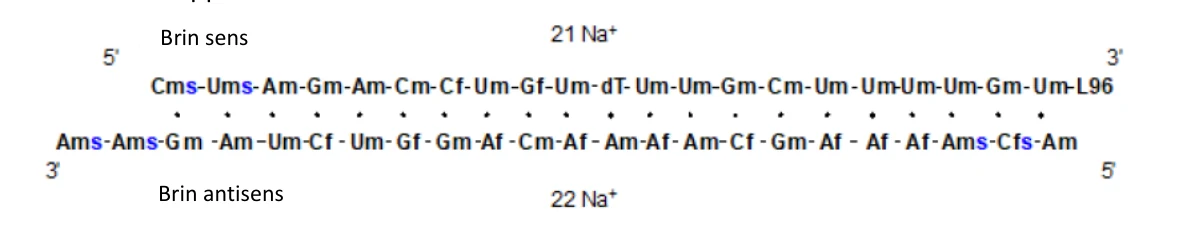
Duplex :
d’un brin sens
hydrogéno-tout-P-ambo-2'-O-méthyl-P-thiocytidylyl-(3'→5')-2'-O-méthyl-P-thiouridylyl-(3'→5')-2'-O-méthyladénylyl-(3'→5')-2'-O-méthylguanylyl-(3'→5')-2'-O-méthyladénylyl-(3'→5')-2'-O-méthylcytidylyl-(3'→5')-2'- déoxy-2'-fluorocytidylyl-(3'→5')-2'-O-méthyluridylyl-(3'→5')- 2'-déoxy-2'-fluoroguanylyl-(3'→5')-2'-O-méthyluridylyl- (3'→5')-thymidylyl-(3'→5')-2'-O-méthyluridylyl-(3'→5')-2'-O-méthyluridylyl-(3'→5')-2'-O-méthylguanylyl-(3'→5')-2'-O-méthylcytidylyl-(3'→5')-2'-O-méthyluridylyl-(3'→5')-2'-Ométhyluridylyl-(3'→5')-2'-O-méthyluridylyl-(3'→5')-2'-O-méthyluridylyl-(3'→5')-2'-O-méthylguanylyl-(3'→5')-2'-O-méthyl-3'-uridylate de [(2S,4R)-1-{1-[(2-acétamido-2- déoxy-β-D-galactopyranosyl)oxy]-16,16-bis({3-[(3-{5-[(2- acétamido-2-déoxy-β-D-
galactopyranosyl)oxy]pentanamido}propyl)amino]-3-oxopropoxy}méthyl)-5,11,18-trioxo-14-oxa-6,10,17- triazanonacosan-29-oyl}-4-hydroxypyrrolidin-2-yl]méthyle
et
d’un brin antisens
tout-P-ambo-2'-O-méthyl-P-thioadénylyl-(5'→3')-2'-O-méthyl-P-thioadénylyl-(5'→3')-2'-O-méthylguanylyl-(5'→3')- 2'-O-méthyladénylyl-(5'→3')-2'-O-méthyluridylyl-(5'→3')-2'- déoxy-2'-fluorocytidylyl-(5'→3')-2'-O-méthyluridylyl-(5'→3')- 2'-déoxy-2'-fluoroguanylyl-(5'→3')-2'-O-méthylguanylyl- (5'→3')-2'-déoxy-2'-fluoroadénylyl-(5'→3')-2'-O-méthylcytidylyl-(5'→3')-2'-déoxy-2'-fluoroadénylyl-(5'→3')- 2'-O-méthyladénylyl-(5'→3')-2'-déoxy-2'-fluoroadénylyl- (5'→3')-2'-O-méthyladénylyl-(5'→3')-2'-déoxy-2'- fluorocytidylyl-(5'→3')-2'-O-méthylguanylyl-(5'→3')-2'- déoxy-2'-fluoroadénylyl-(5'→3')-2'-déoxy-2'-fluoroadénylyl- (5'→3')-2'-déoxy-2'-fluoroadénylyl-(5'→3')-2'-O-méthyl-P-thioadénylyl-(5'→3')-2'-déoxy-2'-fluoro-P-thiocytidylyl- (5'→3')-2'-O-méthyladénosine
Formule moléculaire et masse moléculaire :
Formule moléculaire du sel de sodium C529 H664 F12 N176 Na43 O316 P43 S6 Formule moléculaire de l’acide libre C529 H707 F12 N176 O316 P43 S6
Poids moléculaire du sel de sodium (g/mol) 17 284,72
Poids moléculaire de l’acide libre (g/mol) 16 339,51
Formule développée :
Propriétés physicochimiques :
- L’inclisiran sodique est une poudre de couleur blanche à jaune pâle.
- La solubilité de l’inclisiran sodique dans l’eau est d’au moins 300 mg/mL à température ambiante.
Études cliniques
14.1 Études cliniques par indication
Hypercholestérolémie primaire (incluant l’hypercholestérolémie familiale hétérozygote et la MCVA)
Tableau 5 – Résumé des données démographiques des patients dans les études cliniques
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (tranche) | Sexe |
| ORION-9 | Essai international à répartition aléatoire, à double insu et contrôlé par placebo visant à évaluer l’effet de l’inclisiran chez des sujets ayant une HF hétérozygote et un taux élevé de C-LDL | Inclisiran à 284 mg par voie s.-c. placebo par voie s.-c. Durée : 18 mois | 242 240 | 54,4 (22-79) 55,0 (21-80) | 53,7 % de femmes 46,3 % d’hommes 52,1 % de femmes 47,9 % d’hommes |
| ORION-10 | Essai à répartition aléatoire, à double insu et contrôlé par placebo visant à évaluer l’effet de l’inclisiran chez des sujets ayant une MCVA et un taux élevé de C-LDL | Inclisiran à 284 mg par voie s.-c. placebo par voie s.-c. Durée : 18 mois | 781 780 | 66,4 (35-90) 65,7 (39-89) | 31,5 % de femmes 68,5 % d’hommes 29,7 % de femmes 70,3 % d’hommes |
| ORION-11 | Essai international à répartition aléatoire, à double insu et contrôlé par placebo visant à évaluer l’effet de l’inclisiran chez des sujets ayant une MCVA ou un risque équivalant à la présence d’une MCVA et un taux élevé de C-LDL | Inclisiran à 284 mg par voie s.-c. placebo par voie s.-c. Durée : 18 mois | 810 807 | 64,8 (20-88) 64,8 (34-87) | 28,5 % de femmes 71,5 % d’hommes 28,0 % de femmes 72,0 % d’hommes |
L’innocuité et l’efficacité de LEQVIO ont été évaluées dans le cadre de trois essais de phase III à répartition aléatoire, à double insu et contrôlés par placebo menés pendant 18 mois chez des patients adultes ayant une maladie cardiovasculaire athéroscléreuse (MCVA), un risque équivalant à la présence d’une MCVA ou une hypercholestérolémie familiale (HF) hétérozygote.
Tous les patients recevaient une statine à la dose maximale tolérée (c’est-à-dire la dose maximale de statine pouvant être prise de façon régulière sans événements indésirables intolérables), avec ou sans autre traitement hypolipidémiant (comme l’ézétimibe), et avaient besoin d’une réduction additionnelle de leur taux de C-LDL. Dans le cadre de chacune des études, les participants ont reçu des doses de 284 mg de LEQVIO ou un placebo par injection sous-cutanée les jours 1, 90 (~3 mois), 270 (~9 mois) et 450 (~15 mois), et ont été suivis jusqu’au jour 540 (~18 mois).
Résultats des études
Hypercholestérolémie familiale (HF) hétérozygote
L’étude ORION-9 était un essai multicentrique international à répartition aléatoire, à double insu et contrôlé par placebo mené pendant 18 mois chez 482 patients atteints d’hypercholestérolémie familiale hétérozygote. Les patients sous statine recevaient cet agent à la dose maximale tolérée, avec ou sans autre traitement hypolipidémiant (comme l’ézétimibe), et avaient besoin d’une réduction additionnelle de leur taux de C-LDL. Le diagnostic d’HF hétérozygote avait été établi par génotypage ou à l’aide de critères cliniques (« diagnostic définitif d’HF » selon les critères du registre de Simon Broome ou de l’OMS / du Dutch Lipid Network).
Les principaux critères d’évaluation étaient la variation en pourcentage du taux de C-LDL entre le départ et le jour 510 (~17 mois) comparativement à un placebo, et la variation en pourcentage du taux de C-LDL corrigée en fonction du temps entre les jours 91 (~3 mois) et 540 (~18 mois) par rapport au départ en vue d’estimer l’effet intégré du médicament sur le taux de C-LDL au fil du temps. La variation absolue du taux de C-LDL entre le départ et le jour 510, la variation absolue du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ, de même que la variation en pourcentage, entre le départ et le jour 510, des taux de PCSK9, de cholestérol total, d’Apo B et de C-non HDL constituaient les critères d’évaluation secondaires clés. Les autres critères d’évaluation secondaires comprenaient la proportion de patients ayant atteint les cibles lipidiques globales établies selon leur risque de MCVA.
Au départ, l’âge moyen des patients était de 55 ans (min.-max. : 21-80 ans), 22 % d’entre eux avaient 65 ans ou plus, 53 % étaient de sexe féminin, 94 % étaient de race blanche, 3 % étaient de race noire, 3 % étaient d’origine asiatique et 3 % étaient hispaniques ou latino-américains. Le taux initial moyen de C-LDL s’établissait à 4,0 mmol/L (153 mg/dL). Les patients recevaient une statine de forte intensité (74 %) ou d’intensité modérée (15 %); 10 % ne prenaient pas de statine. Une proportion de 52 % des patients recevaient également de l’ézétimibe. Les statines le plus fréquemment utilisées étaient l’atorvastatine et la rosuvastatine.
LEQVIO a entraîné une réduction significative de la variation moyenne en pourcentage du taux de C-LDL entre le départ et le jour 510, soit de 48 % comparativement au placebo (IC à 95 % : -54 %, -42 %; p < 0,0001; Tableau 6 et Figure 1).
LEQVIO a également réduit significativement la variation en pourcentage du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ, soit de 44 % comparativement au placebo (IC à 95 % : -48 %, -40 %; p < 0,0001). Se reporter au Tableau 6 pour obtenir des résultats plus détaillés.
Tableau 6 – Variation moyenne des paramètres lipidiques en pourcentage au jour 510 de l’étude
ORION-9 par rapport au départ et différence avec le placebo chez les patients atteints d’HF hétérozygote
| Groupe de traitement | C-LDL | Cholestérol total | C-non HDL | Apo B | Lp(a)* |
| Jour 510 (variation moyenne en pourcentage par rapport au départ) | |||||
| Placebo (n = 240) | 8 | 7 | 7 | 3 | 4 |
| Inclisiran (n = 242) | -40 | -25 | -35 | -33 | -13 |
| Différence avec le placebo (moyenne des moindres carrés; IC à 95 %) | -48 (-54; -42) | -32 (-36; -28) | -42 (-47; -37) | -36 (-40; -32) | -17 (-22; -12) |
Apo B : apolipoprotéine B; C-LDL : cholestérol à lipoprotéines de basse densité; C-non HDL : cholestérol non à lipoprotéines de haute densité; IC : intervalle de confiance; Lp(a) : lipoprotéine (a) * Au jour 540; variation médiane en pourcentage des valeurs de Lp(a)
Figure 1 – Comparaison par rapport au placebo de la variation moyenne du taux de C-LDL en pourcentage par rapport au départ chez des patients atteints d’hypercholestérolémie familiale hétérozygote traités par l’inclisiran pendant l’étude ORION-9
Au jour 510 de l’étude, 53 % des patients atteints d’hypercholestérolémie familiale hétérozygote et d’une maladie cardiovasculaire athéroscléreuse qui recevaient LEQVIO et 1 % de ceux qui recevaient un placebo avaient atteint le taux cible de C-LDL établi à < 1,8 mmol/L (70 mg/dL). Chez les patients atteints d’HF hétérozygote sans MCVA, 67 % des patients qui recevaient LEQVIO et 9 % de ceux qui recevaient un placebo avaient atteint le taux cible de C-LDL établi à < 2,6 mmol/L (100 mg/dL).
Des effets constants et statistiquement significatifs (p < 0,05) quant à la variation en pourcentage du taux de C-LDL entre le départ et le jour 510, ainsi qu’à la variation en pourcentage du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ, ont été observés dans tous les sous-groupes de patients, sans égard aux caractéristiques démographiques et pathologiques (y compris le sexe, l’âge, l’indice de masse corporelle, la race et l’utilisation de statines au départ), aux affections concomitantes et aux régions géographiques.
Hyperlipidémie primaire chez des patients atteints d’une maladie cardiovasculaire athéroscléreuse (MCVA)
Deux études (ORION-10 et ORION-11) ont été menées chez des patients présentant une MCVA ou un risque équivalant à la présence d’une MCVA (diabète de type 2, hypercholestérolémie familiale ou patients dont le taux cible de C-LDL est < 100 mg/dL selon le score de Framingham du risque de subir un événement cardiovasculaire sur 10 ans ou l’équivalent).
Dans chacune de ces études, les principaux critères d’évaluation étaient la variation en pourcentage du taux de C-LDL entre le départ et le jour 510 comparativement à un placebo, et la variation en pourcentage du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ en vue d’estimer l’effet intégré du médicament sur le taux de C-LDL au fil du temps.
La variation absolue du taux de C-LDL entre le départ et le jour 510, la variation absolue du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ, de même que la variation 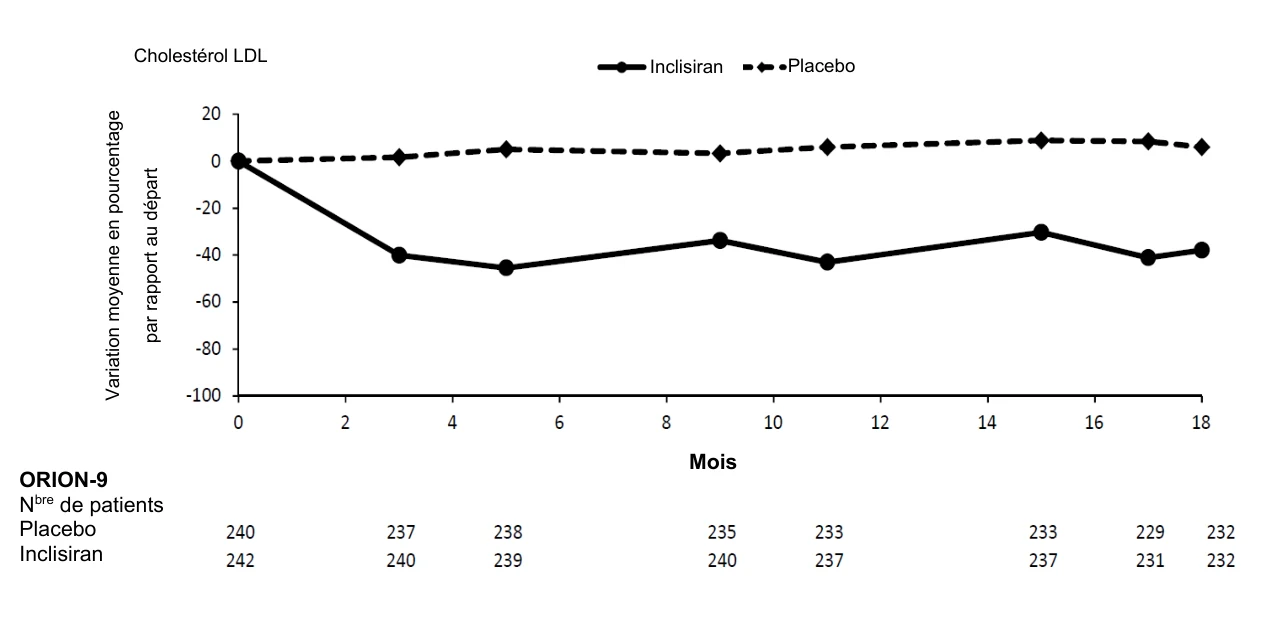 en pourcentage, entre le départ et le jour 510, des taux de PCSK9, de cholestérol total, d’Apo B et de C-non HDL constituaient les critères d’évaluation secondaires clés. Les autres critères d’évaluation secondaires comprenaient la proportion de patients ayant atteint les cibles lipidiques globales établies selon leur risque de MCVA.
ORION-10
L’étude ORION-10 était un essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo mené pendant 18 mois chez 1561 patients atteints d’une MCVA. Les patients sous statine recevaient cet agent à la dose maximale tolérée, avec ou sans autre traitement hypolipidémiant (comme l’ézétimibe), et avaient besoin d’une réduction additionnelle de leur taux de C-LDL. Dans le cadre de l’étude, les participants ont reçu des doses de 284 mg de LEQVIO ou un placebo par injection sous-cutanée les jours 1, 90 (~3 mois), 270 (~9 mois) et 450 (~15 mois).
Au départ, l’âge moyen des patients était de 66 ans (min.-max. : 35-90 ans), 60 % d’entre eux avaient 65 ans ou plus, 31 % étaient de sexe féminin, 86 % étaient de race blanche, 13 % étaient de race noire, 1 % étaient d’origine asiatique et 14 % s’identifiaient comme étant d’origine hispanique ou latino-américaine. Le taux initial moyen de C-LDL s’établissait à 2,7 mmol/L (105 mg/dL). Les patients recevaient une statine de forte intensité (69 %), d’intensité modérée (19 %) ou de faible intensité (1 %); 11 % ne prenaient pas de statine. Les statines le plus fréquemment utilisées étaient l’atorvastatine et la rosuvastatine. Une proportion de 14 % des patients recevaient également de l’ézétimibe au moment de leur admission à l’étude.
LEQVIO a entraîné une réduction significative de la variation moyenne en pourcentage du taux de C-LDL entre le départ et le jour 510, soit de 52 % comparativement au placebo (IC à 95 % : -56 %, -49 %; p < 0,0001; Tableau 7 et Figure 2).
LEQVIO a également réduit significativement la variation en pourcentage du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ, soit de 54 % comparativement au placebo (IC à 95 % : -56 %, -51 %; p < 0,0001). Se reporter au Tableau 7 pour des résultats plus détaillés.
Tableau 7 – Variation moyenne des paramètres lipidiques en pourcentage au jour 510 de l’étude
ORION-10 par rapport au départ et différence avec le placebo
| Groupe de traitement | C-LDL | Cholestérol total | C-non HDL | Apo B | Lp(a)* |
| Jour 510 (variation moyenne en pourcentage par rapport au départ) | |||||
| Placebo (n = 780) | 1 | 0 | 0 | -2 | 4 |
| Inclisiran (n = 781) | -51 | -34 | -47 | -45 | -22 |
| Différence avec le placebo (moyenne des moindres carrés; IC à 95 %) | -52 (-56; -49) | -33 (-35; -31) | -47 (-50; -44) | -43 (-46; -41) | -26 (-29; -22) |
Apo B : apolipoprotéine B; C-LDL : cholestérol à lipoprotéines de basse densité; C-non HDL : cholestérol non à lipoprotéines de haute densité; IC : intervalle de confiance; Lp(a) : lipoprotéine (a) * Au jour 540; variation médiane en pourcentage des valeurs de Lp(a)
Figure 2 – Comparaison par rapport au placebo de la variation moyenne du taux de C-LDL en pourcentage par rapport au départ chez des patients atteints d’hypercholestérolémie primaire et d’une MCVA traités par l’inclisiran pendant l’étude ORION-10
Durant l’étude ORION-10, 91 % des patients sous LEQVIO ont connu une baisse de plus de 50 % de leur taux initial de C-LDL comparativement à 7 % des patients sous placebo. Au jour 510 de l’étude, 84 % des patients atteints d’une MCVA qui recevaient LEQVIO et 18 % de ceux qui recevaient un placebo avaient atteint le taux cible de C-LDL établi à < 1,8 mmol/L (70 mg/dL).
ORION-11
L’étude ORION-11 était un essai multicentrique international à répartition aléatoire, à double insu et contrôlé par placebo mené pendant 18 mois chez 1617 patients atteints d’une MCVA ou présentant un risque équivalant à la présence d’une MCVA (défini par la présence de diabète de type 2, d’hypercholestérolémie familiale, ou d’un risque d’au moins 20 % de subir un événement cardiovasculaire sur 10 ans, selon le score de risque de Framingham ou l’équivalent). Plus de 75 % des patients recevaient un traitement de fond par une statine de forte intensité, 87 % étaient atteints d’une MCVA et 13 % présentaient un risque équivalant à la présence d’une MCVA. Les patients sous statine recevaient cet agent à la dose maximale tolérée, avec ou sans autre traitement hypolipidémiant (comme l’ézétimibe [7,1 %]), et avaient besoin d’une réduction additionnelle de leur taux de C-LDL. Dans le cadre de l’étude, les participants ont reçu des doses de 284 mg de LEQVIO ou un placebo par injection sous-cutanée les jours 1, 90 (~3 mois), 270 (~9 mois) et 450 (~15 mois).
Au départ, l’âge moyen des patients était de 65 ans (min.-max. : 20-88 ans), 55 % d’entre eux avaient 65 ans ou plus, 28 % étaient de sexe féminin, 98 % étaient de race blanche, 1 % étaient de race noire, 1 % étaient d’origine asiatique et 1 % étaient hispaniques ou latino-américains. Le taux initial moyen de C-LDL s’établissait à 2,7 mmol/L (105 mg/dL). Les patients recevaient une statine de forte intensité (78 %), d’intensité modérée (16 %) ou de faible intensité (0,4 %); 5 % ne prenaient pas de statine. Les statines le plus fréquemment utilisées étaient l’atorvastatine et la rosuvastatine. 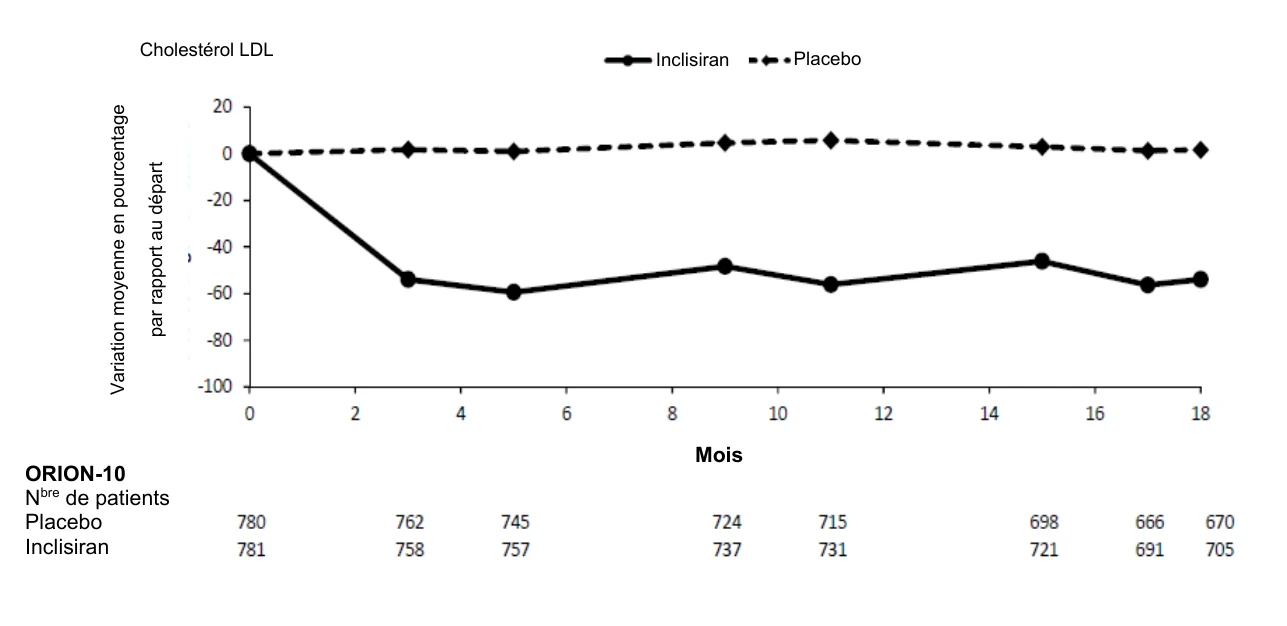 LEQVIO a entraîné une réduction significative de la variation moyenne en pourcentage du taux de C-LDL entre le départ et le jour 510, soit de 50 % comparativement au placebo (IC à 95 % : -53 %, -47 %; p < 0,0001; Tableau 8 et Figure 3).
LEQVIO a également réduit significativement la variation en pourcentage du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ, soit de 49 % comparativement au placebo (IC à 95 % : -52 %, -47 %; p < 0,0001). Se reporter au Tableau 8 pour des résultats plus détaillés.
Tableau 8 – Variation moyenne des paramètres lipidiques en pourcentage au jour 510 de l’étude
ORION-11 par rapport au départ et différence avec le placebo
| Groupe de traitement | C-LDL | Cholestérol total | C-non HDL | Apo B | Lp(a)* |
| Jour 510 (variation moyenne en pourcentage par rapport au départ) | |||||
| Placebo (n = 807) | 4 | 2 | 2 | 1 | 0 |
| Inclisiran (n = 810) | -46 | -28 | -41 | -38 | -19 |
| Différence avec le placebo (moyenne des moindres carrés) (IC à 95 %) | -50 (-53; -47) | -30 (-32; -28) | -43 (-46; -41) | -39 (-41; -37) | -19 (-21; -16) |
Apo B : apolipoprotéine B; C-LDL : cholestérol à lipoprotéines de basse densité; C-non HDL : cholestérol non à lipoprotéines de haute densité; IC : intervalle de confiance; Lp(a) : lipoprotéine (a) * Au jour 540; variation médiane en pourcentage des valeurs de Lp(a)
Figure 3 – Comparaison par rapport au placebo de la variation moyenne du taux de C-LDL en pourcentage par rapport au départ chez des patients atteints d’hypercholestérolémie primaire et d’une MCVA/un risque équivalant à la présence d’une MCVA traités par l’inclisiran pendant l’étude ORION-11
Au jour 510 de l’étude, 82 % des patients atteints d’une MCVA qui recevaient LEQVIO et 16 % de ceux qui recevaient un placebo avaient atteint le taux cible de C-LDL établi à < 1,8 mmol/L (70 mg/dL). 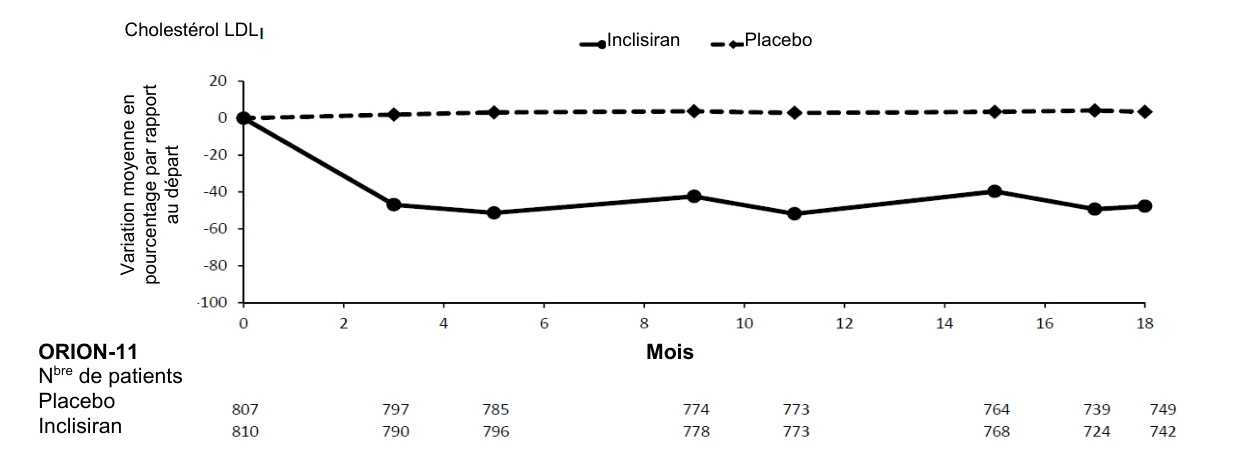
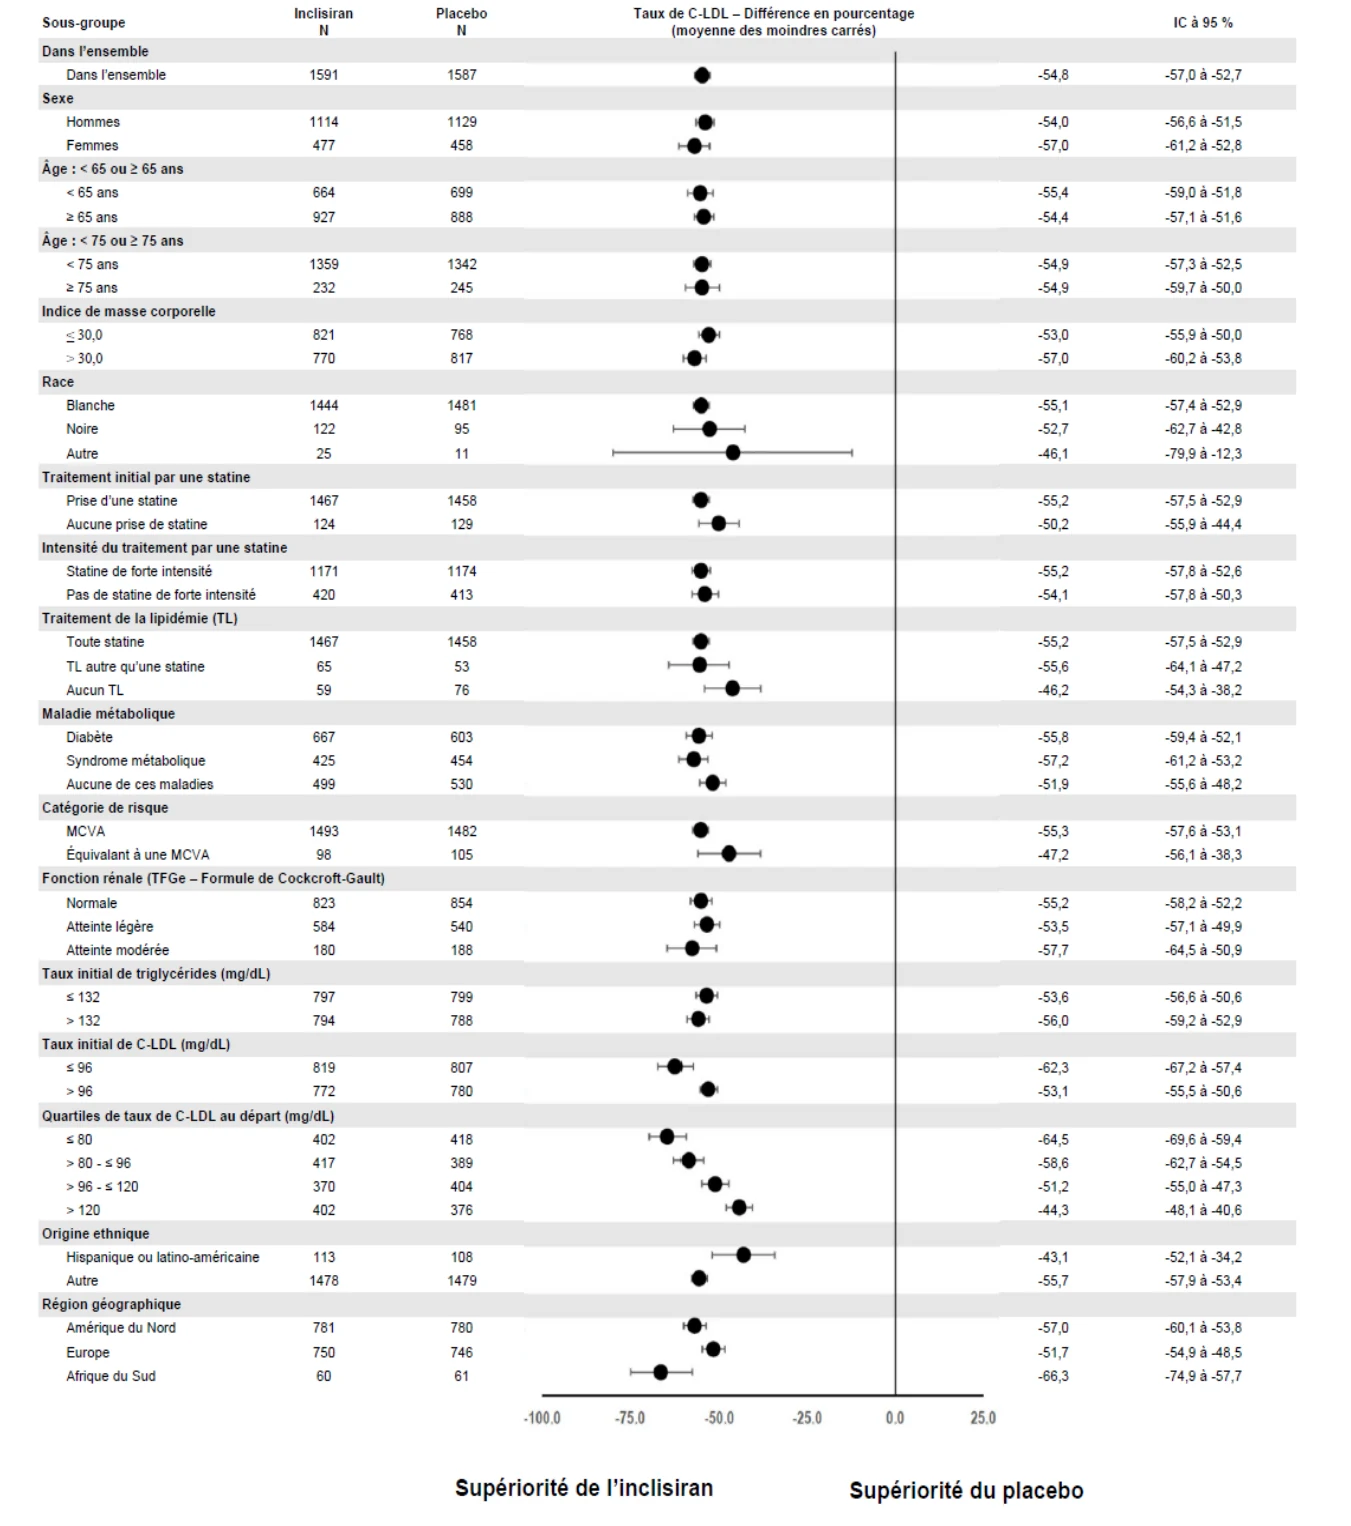
L’analyse des données groupées des deux études menées chez des patients atteints d’une MCVA (ORION-10 et ORION-11) a montré des effets constants et statistiquement significatifs (p < 0,05) quant à la variation en pourcentage du taux de C-LDL entre le départ et le jour 510, ainsi qu’à la variation en pourcentage du taux de C-LDL corrigée en fonction du temps entre les jours 91 et 540 par rapport au départ. Ces résultats ont été observés dans tous les sous-groupes de patients, sans égard aux caractéristiques démographiques et pathologiques (y compris le sexe, l’âge, l’indice de masse corporelle, la race et l’utilisation de statines au départ), aux affections concomitantes et aux régions géographiques (Figure 4).
Figure 4 – Différences entre les traitements quant à la variation en pourcentage du taux de C-LDL entre le départ et le jour 510 : analyse des données groupées des études ORION-10 et ORION-11
L’effet de l’inclisiran sur la morbidité et la mortalité cardiovasculaires n’a pas été établi.
Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
Toxicologie non clinique
Toxicologie générale
Les données précliniques ne révèlent aucun risque particulier pour l’humain au terme d’études classiques portant sur l’innocuité pharmacologique, la toxicité de doses répétées et le potentiel carcinogène du médicament.
Toxicité de doses répétées
Lors des études sur la toxicité de doses répétées menées chez le rat et le singe, la dose sans effet nocif observé (DSENO) correspondait à la plus forte dose d’inclisiran administrée par voie sous-cutanée (250 mg/kg chez le rat; 300 mg/kg chez le singe) et a été associée à des marges d’innocuité équivalant à 54,9 et à 112 fois, chez le rat et le singe respectivement, l’exposition que produit la DMRH, selon l’ASC. Les observations histopathologiques comprenaient notamment des granulations basophiles dans les hépatocytes ainsi que les macrophages des ganglions lymphatiques chez le singe et dans les reins chez le rat et le singe, et la présence de vacuoles dans les hépatocytes chez le rat et dans les macrophages des ganglions lymphatiques chez le singe. Après le rétablissement, ces manifestations étaient soit moins graves, soit absentes. Ces observations n’étaient pas associées à des modifications des résultats d’analyse de laboratoire et n’ont donc pas été considérées comme des effets indésirables.
Génotoxicité
L’inclisiran ne s’est pas montré mutagène lorsqu’il a été soumis à une série de tests, notamment une épreuve sur la mutagenèse des bactéries, pas plus qu’il ne s’est révélé clastogène lors d’une recherche d’aberration chromosomique in vitro (mise en culture de lymphocytes provenant du sang périphérique humain) ou du test du micronoyau effectué in vivo sur de la moelle osseuse de rat.
Cancérogénicité
Le potentiel carcinogène de l’inclisiran a été évalué dans le cadre d’une étude de 6 mois chez des souris transgéniques (TgRasH2) et d’une étude de 2 ans chez des rats Sprague-Dawley.
Dans le cadre de l’étude de 6 mois, des souris transgéniques mâles et femelles ont reçu l’inclisiran en injection sous-cutanée tous les 28 jours à des doses de 300, de 600 et de 1500 mg/kg.
Dans l’étude chez le rat Sprague-Dawley, des mâles et des femelles ont reçu l’inclisiran tous les 28 jours à des doses de 40, de 95 et de 250 mg/kg. Une augmentation de l’incidence d’adénofibromes bénins a été notée tant chez les mâles que chez les femelles ayant reçu des doses de 250 mg/kg d’inclisiran. Ces observations n’ont pas été jugées prénéoplasiques et n’ont pour l’instant pas de pertinence connue chez l’humain. L’inclisiran peut être considéré non carcinogène jusqu’aux plus fortes doses testées, ce qui correspond à des marges d’innocuité équivalant à 256 et à 60,7 fois, chez la souris et le rat respectivement, l’exposition que produit la DMRH, selon l’ASC.
Toxicité pour la reproduction et le développement
Dans le cadre d’une étude sur la fertilité des mâles, des rats Sprague-Dawley ont reçu l’inclisiran par injection sous-cutanée à des doses de 10, de 50 et de 250 mg/kg une fois toutes les deux semaines, avant et pendant la période d’accouplement. L’inclisiran n’a pas entraîné de toxicité paternelle et n’a eu aucun effet sur la spermatogenèse, la fertilité ou les premiers stades du développement embryonnaire. La plus forte dose testée a été associée à une marge d’innocuité équivalant à 44,1 fois l’exposition que produit la DMRH, selon l’ASC.
Lors d’une étude sur la fertilité des femelles, des rates Sprague-Dawley ont reçu l’inclisiran par injection sous-cutanée à des doses de 10, de 50 et de 250 mg/kg une fois tous les quatre jours avant et pendant la période d’accouplement, puis une fois par jour durant la période de gestation jusqu’au 7e jour suivant l’accouplement. La plus forte dose administrée avant la gestation, soit 250 mg/kg, a été réduite à 150 mg/kg en vue de son administration uniquotidienne durant la période de gestation. L’inclisiran n’a pas entraîné de toxicité maternelle et n’a provoqué aucun effet indésirable sur la fertilité ou les premiers stades du développement embryonnaire. La plus forte dose testée a été associée à une marge d’innocuité équivalant à 20,4 fois l’exposition que produit la DMRH, selon l’ASC.
Lors d’études sur le développement embryofœtal menées chez des rates Sprague-Dawley et des lapines blanches de Nouvelle-Zélande gravides, l’inclisiran a été administré par injection sous-cutanée à raison de 50, 100 et 150 mg/kg une fois par jour pendant l’organogenèse (chez les rates : du 6e au 17e jour après l’accouplement; chez les lapines : du 7e au 19e jour après l’accouplement). Aucun signe probant de décès embryofœtal, de toxicité fœtale ou de tératogénicité n’a été observé. Les plus fortes doses testées ont été associées à des marges d’innocuité équivalant à 16,0 et à 39,3 fois, chez les rates et les lapines respectivement, l’exposition que produit la dose maximale recommandée chez l’humain (DMRH), selon l’ASC. Chez le lapin blanc de Nouvelle-Zélande, l’incidence de calcification osseuse incomplète de l’os pubien a été statistiquement plus élevée à la dose de 150 mg/kg/jour (35 %) par rapport au groupe témoin (5 %). Cette observation a été effectuée post-mortem, la naissance ayant lieu par césarienne. Il s’agit d’une observation ponctuelle du développement osseux qui pourrait être la conséquence d’une variance empirique. L’effet de l’inclisiran sur le développement osseux des fœtus de lapin ne permet pas d’exclure complètement un tel effet chez l’humain.