


Monographie de produit - Kisunla
1 Indications
KISUNLA est indiqué pour le traitement des adultes ayant reçu un diagnostic clinique de trouble cognitif léger ou de démence légère dus à la maladie d’Alzheimer, qui sont porteurs hétérozygotes de l’allèle ε4 du gène de l’apolipoprotéine E (ApoE ε4) ou non porteurs, et qui présentent une pathologie amyloïde confirmée.
Des directives importantes permettant d’assurer la sélection appropriée des patients admissibles au traitement par KISUNLA sont fournies aux sections 3 Encadré sur les mises en garde et précautions importantes, 4.1 Considérations posologiques et 7 Mises en garde et précautions.
Un programme d’enregistrement des patients canadiens a été créé pour assurer une sélection appropriée des patients. Les professionnels de la santé devraient inscrire tous les patients avant ou au moment d’amorcer le traitement. Ce programme d’enregistrement est accessible à l’adresse kisunlapatient.ca.
Du matériel éducatif sur la surveillance et la prise en charge des anomalies d’imagerie liées à l’amyloïde (ARIA) a été élaboré pour les professionnels de la santé qui prescrivent KISUNLA. Il est possible d’y accéder sur le site kisunlapatient.ca.
1.1 Pédiatrie
Pédiatrie (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (65 ans et plus) : Parmi les 3 727 sujets exposés à KISUNLA dans les études cliniques, 2 535 étaient âgés de 65 ans ou plus, et 1 374 avaient 75 ans ou plus (voir 10.3 Pharmacocinétique).
2 Contre-indications
KISUNLA est contre-indiqué chez les patients présentant une ou plusieurs des caractéristiques suivantes :
- Porteurs homozygotes de l’ApoE ε4;
Résultats d’un examen d’imagerie réalisé avant le traitement indiquant la présence d’une hémorragie intracérébrale ou semblant indiquer la présence d’une angiopathie amyloïde cérébrale (AAC), notamment les suivants :
- Présence d’une sidérose superficielle
- Plus de 4 microhémorragies
- Œdème vasogénique
- Présence d’une leucopathie sévère;
- Présence de troubles hémorragiques non maîtrisés;
- Prise d’anticoagulants;
- Présence de problèmes médicaux concomitants graves non stabilisés et non adéquatement maîtrisés;
- Contre-indication ou accès impossible à l’IRM aux fins de surveillance; ou
- Hypersensibilité grave connue au donanémab ou à un ingrédient de la formulation, y compris à un ingrédient non médicinal. Des cas d’anaphylaxie ont été signalés parmi les réactions observées. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Anomalies d’imagerie liées à l’amyloïde (ARIA) : KISUNLA augmente le risque d’ARIA avec œdème ou épanchement (ARIA-E) et d’ARIA avec hémorragie ou dépôt d’hémosidérine (ARIA-H). Une vigilance clinique accrue concernant la survenue d’ARIA est recommandée pendant les 24 premières semaines de traitement par KISUNLA. Les ARIA surviennent plus souvent au début du traitement; elles sont généralement asymptomatiques, bien que des événements graves et pouvant engager le pronostic vital puissent survenir chez les patients traités par KISUNLA (voir 4 Posologie et administration et 7 Mises en garde et précautions).
Les ARIA peuvent causer des déficits neurologiques focaux dont les symptômes peuvent ressembler à ceux d’un accident vasculaire cérébral (AVC) ischémique. Les professionnels de la santé traitants doivent poser un diagnostic différentiel avant d’administrer un traitement thrombolytique à un patient traité par KISUNLA. Des cas d’hémorragie intracérébrale (HIC) mortels sont survenus chez des patients traités par KISUNLA ayant présenté des symptômes neurologiques focaux associés aux ARIA et ayant reçu un agent thrombolytique (voir 7 Mises en garde et précautions).
La fréquence de survenue des ARIA-E et des ARIA-H est plus élevée chez les porteurs de l’apolipoprotéine E ε4 (ApoE ε4), les patients homozygotes étant davantage touchés que les patients hétérozygotes. KISUNLA est contre-indiqué chez les porteurs homozygotes de l’ApoE ε4 (voir 2 Contre-indications et 7 Mises en garde et précautions).
4 Posologie et administration
4.1 Considérations posologiques
- Le traitement par KISUNLA doit être instauré par un médecin ayant de l’expérience dans le diagnostic et le traitement de la maladie d’Alzheimer et un accès en temps opportun à un appareil d’imagerie par résonance magnétique (IRM) (voir Surveillance des anomalies d’imagerie liées à l’amyloïde et interruption ou arrêt du traitement en présence de telles anomalies, ci-dessous).
- En raison du risque de réactions d’hypersensibilité ou de réactions liées à la perfusion, la perfusion de KISUNLA doit être débutée et supervisée par un professionnel de la santé. KISUNLA doit être administré sous supervision médicale dans un milieu clinique approprié équipé de matériel de réanimation et disposant de médicaments de secours (voir 4.4 Administration).
Sélection des patients
- La présence d’une pathologie bêta-amyloïde (Aβ) doit être confirmée au moyen de méthodes approuvées, telles la tomographie par émission de positons (TEP) amyloïde ou l’analyse du liquide céphalorachidien (LCR), ou de méthodes équivalentes validées avant l’instauration du traitement par KISUNLA.
- Le statut ApoE ε4 doit être déterminé avant le début du traitement par KISUNLA afin d’évaluer l’admissibilité au traitement et le risque d’ARIA (voir 1 Indications, 3 Encadré sur les mises en garde et précautions importantes et 8.2 Effets indésirables observés au cours des études cliniques).
- KISUNLA ne doit pas être instauré chez les patients asymptomatiques dont les résultats d’examen ne révèlent que la présence d’une pathologie bêta-amyloïde ou ceux atteints de la maladie d’Alzheimer au stade modéré ou grave.
- Des clichés d’IRM cérébrale doivent être obtenus dans les 6 mois précédant le début du traitement afin d’exclure les patients atteints d’affections préexistantes pour lesquelles l’utilisation de KISUNLA devrait être évitée (voir 2 Contre-indications et 4.2 Posologie recommandée et ajustement posologique).
4.2 Posologie recommandée et ajustement posologique
KISUNLA doit être dilué (voir Tableau 4) et administré en perfusion intraveineuse d’environ 30 minutes toutes les quatre semaines (à au moins 21 jours d’intervalle) selon la dose et le schéma posologique recommandés décrits au Tableau 1.
Tableau 1 – Dose et schéma posologique recommandés
Perfusion intraveineuse (toutes les 4 semaines) | Dose de KISUNLA (administrée sur 30 minutes environ) |
|---|---|
| 1re perfusion (semaine 0) | 350 mg |
| 2e perfusion (semaine 4) | 700 mg |
| 3e perfusion (semaine 8) | 1 050 mg |
| 4e perfusion (semaine 12) et perfusions suivantes (jusqu’à un maximum de 18 mois) | 1 400 mg |
Arrêt du traitement en cas d’élimination de la plaque amyloïde ou de progression de la maladie
Dans les études 1 (TRAILBLAZER-ALZ 2) et 2 (TRAILBLAZER-ALZ 6) sur KISUNLA, le traitement a été arrêté lors de l’atteinte d’un seuil prédéfini d’élimination des plaques amyloïdes (voir 14.1 Études cliniques par indication). Il faut arrêter le traitement par KISUNLA une fois les plaques amyloïdes éliminées; il n’existe aucune donnée sur l’innocuité ou l’efficacité de la poursuite du traitement par KISUNLA après l’élimination des plaques amyloïdes. Dans les études cliniques, jusqu’à 60 % des patients ont abandonné le traitement avant 18 mois en raison de l’atteinte des seuils d’élimination des plaques amyloïdes.
Le traitement peut être poursuivi pendant 18 mois maximum s’il n’est pas possible de surveiller l’élimination de la plaque amyloïde au moyen d’une méthode validée. La durée maximale du traitement par KISUNLA est de 18 mois.
En cas de progression de la maladie d’Alzheimer au stade modéré avant la fin de la période maximale de 18 mois, le traitement doit être interrompu.
Surveillance des anomalies d’imagerie liées à l’amyloïde et interruption ou arrêt du traitement en présence de telles anomalies
KISUNLA peut provoquer des anomalies d’imagerie liées à l’amyloïde avec œdème (ARIA-E) et avec dépôt d’hémosidérine (ARIA-H) [voir 3 Encadré sur les mises en garde et précautions importantes et 7 Mises en garde et précautions, Anomalies d’imagerie liées à l’amyloïde (ARIA)].
Surveillance des ARIA
Des clichés d’IRM cérébrale doivent être obtenus dans les 6 mois précédant le début du traitement.
Une IRM doit être réalisée avant l’administration de la deuxième dose (semaine 4), de la quatrième dose (semaine 12) et de la septième dose (semaine 24) et lorsque cela est indiqué sur le plan clinique en cas d’ARIA soupçonnées. Une IRM supplémentaire doit être effectuée à la semaine 52 (avant l’administration de la quatorzième dose) chez les patients présentant des facteurs de risque d’ARIA, tels les porteurs hétérozygotes de l’ApoE ε4 et/ou les patients ayant présenté des ARIA plus tôt au cours du traitement, et lorsque cela est indiqué sur le plan clinique en cas d’ARIA soupçonnées.
Les événements de type ARIA les plus graves sont survenus dans les 12 semaines suivant le début du traitement, et la réalisation d’une IRM supplémentaire avant la troisième perfusion (semaine 8) peut contribuer à détecter des ARIA plus précocement [voir 7 Mises en garde et précautions, Anomalies d’imagerie liées à l’amyloïde (ARIA)].
Résultats de l’examen radiographique
La sévérité radiographique des ARIA associées à KISUNLA a été évaluée selon les critères présentés au Tableau 2.
Tableau 2 – Critères de classification des ARIA à l’IRM
| Type d’ARIA | Sévérité radiographique | ||||||
|---|---|---|---|---|---|---|---|
| Légère | Modérée | Sévère | |||||
| ARIA-E | Hypersignal FLAIR confiné au sillon et/ou à la substance blanche corticale/sous-corticale dans un seul site < 5 cm. | Hypersignal FLAIR de 5 à 10 cm dans sa plus grande dimension, ou plusieurs sites atteints mesurant chacun < 10 cm. | Hypersignal FLAIR > 10 cm s’accompagnant d’un œdème des circonvolutions et d’un effacement des sillons Un ou plusieurs sites distincts/indépendants peuvent être observés. | ||||
| ARIA-H de type microhémorragie | ≤ 4 nouvelles microhémorragies associées | 5 à 9 nouvelles microhémorragies associées | ≥ 10 nouvelles microhémorragies associées | ||||
| ARIA-H de type sidérose superficielle | 1 nouvelle zone focale de sidérose superficielle ou l’extension d’une zone existante | 2 nouvelles zones focales de sidérose superficielle ou l’extension de 2 zones existantes | > 2 nouvelles zones focales de sidérose superficielle ou l’extension de plus de 2 zones existantes | ||||
Recommandations relatives à l’interruption ou à l’arrêt du traitement chez les patients présentant des ARIA
Les recommandations relatives à la suspension du traitement chez les patients présentant des ARIA-E ou des ARIA-H figurent dans le Tableau 3.
Tableau 3 – Recommandations de suspension du traitement chez les patients présentant des ARIA-E ou des ARIA-H
| Symptôme clinique | Sévérité des ARIA-E ou des ARIA-H à l’IRMa | ||||||
|---|---|---|---|---|---|---|---|
| Légère | Modérée | Sévère | |||||
| Asymptomatique | Envisager de suspendre le traitement | Suspendre le traitementb | Cesser définitivement le traitement | ||||
| Symptomatiquec | Suspendre le traitementb | Cesser définitivement le traitement | |||||
a Voir Tableau 2 pour connaître les critères de classification de la sévérité radiographique des ARIA à l’IRM.
b Suspendre le traitement jusqu’à ce que l’IRM indique la résolution radiographique (ARIA-E) ou la stabilisation radiographique (ARIA-H) et, le cas échéant, la disparition des symptômes. Envisager une IRM de suivi pour évaluer la résolution (ARIA-E) ou la stabilisation (ARIA-H) de 2 à 4 mois après l’identification initiale. La décision de réinstaurer ou de cesser définitivement le traitement après la résolution des ARIA-E et des ARIA-H doit reposer sur le jugement clinique, y compris la réévaluation des facteurs de risque. Un traitement de soutien, notamment par des corticostéroïdes, peut être envisagé en cas d’ARIA-E.
c Les symptômes associés aux ARIA comprennent : céphalée, confusion, nausées, vomissements, instabilité, étourdissements, tremblements, troubles visuels, troubles de l’élocution, détérioration de la fonction cognitive, altération de la conscience et convulsions.
En cas d’ARIA récurrentes, la décision de reprendre l’administration doit reposer sur le jugement clinique. En cas d’ARIA de sévérité radiographique sévère ou entraînant des symptômes graves, le traitement par KISUNLA doit être interrompu définitivement. KISUNLA doit également être interrompu définitivement après des ARIA-E importantes sur le plan clinique, des ARIA-H graves ou une hémorragie intracérébrale d’un diamètre supérieur à 1 cm (voir 7 Mises en garde et précautions).
Pédiatrie (moins de 18 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1.1 Pédiatrie).
4.3 Reconstitution
Préparation de KISUNLA pour l’administration par perfusion intraveineuse
- La solution KISUNLA pour perfusion intraveineuse doit être diluée, préparée et perfusée par un professionnel de la santé.
Préparation de la solution KISUNLA par dilution en vue de la perfusion
- Avant l’administration, KISUNLA doit être dilué avec du chlorure de sodium injectable à 0,9 %, USP (voir Tableau 4).
- Utiliser une technique aseptique lors de la préparation de la solution KISUNLA diluée pour perfusion intraveineuse.
- Laisser KISUNLA revenir à la température ambiante avant la préparation.
- Retourner doucement la solution KISUNLA diluée afin de bien la mélanger. Ne pas agiter. Avant d’administrer un médicament par voie parentérale, il faut procéder à une inspection visuelle pour s’assurer qu’il est exempt de particules et qu’il n’a pas changé de couleur, si la solution et le récipient le permettent. La solution de KISUNLA est limpide à opalescente, incolore à jaune pâle ou brun pâle. Ne pas l’utiliser si elle contient des particules ou si elle a changé de couleur.
- Retirer le volume requis de KISUNLA et le mélanger à du chlorure de sodium injectable à 0,9 % jusqu’au volume total recommandé afin d’obtenir une concentration finale de 4 mg/mL à 10 mg/mL (voir Tableau 4). Utiliser exclusivement du chlorure de sodium injectable à 0,9 % pour la dilution.
- Chaque fiole est destinée à un usage unique. Jeter toute portion inutilisée qui reste dans la fiole.
Tableau 4 – Préparation de KISUNLA
| Dose de KISUNLA (mg) | Volume de KISUNLA (mL) | Volume de chlorure de sodium injectable à 0,9 % (mL) | Volume final de solution diluée à perfuser (mL) | Concentration finale de la solution diluée (mg/mL)a |
| 350 mg | 20 mL | 15 mL à 67,5 mL | 35 mL à 87,5 mL | 350 mg/87,5 mL (4 mg/mL) à 350 mg/35 mL (10 mg/mL) |
| 700 mg | 40 mLb | 30 mL à 135 mL | 70 mL à 175 mL | 700 mg/175 mL (4 mg/mL) à 700 mg/70 mL (10 mg/mL) |
| 1 050 mg | 60 mLc | 45 mL à 202,5 mL | 105 mL à 262,5 mL | 1 050 mg/262,5 mL (4 mg/mL) à 1 050 mg/105 mL (10 mg/mL) |
| 1 400 mg | 80 mLd | 60 mL à 270 mL | 140 mL à 350 mL | 1 400 mg/350 mL (4 mg/mL) à 1 400 mg/140 mL (10 mg/mL) |
a Concentration finale de 4 mg/mL à 10 mg/mL
b 2 fioles de KISUNLA
c 3 fioles de KISUNLA
c 4 fioles de KISUNLA
4.4 Administration
Administration de KISUNLA pour perfusion
- KISUNLA doit être administré sous supervision médicale dans un milieu clinique approprié étant équipé de matériel de réanimation et disposant de médicaments de secours (voir 7 Mises en garde et précautions). En cas de réactions liées à la perfusion, la vitesse de perfusion peut être réduite ou la perfusion peut être interrompue et un traitement approprié peut être administré selon l’indication clinique. On peut envisager de ralentir la perfusion ou d’administrer un traitement prophylactique par antihistaminiques, ou d’administrer des corticostéroïdes avant les perfusions suivantes si le traitement par KISUNLA est poursuivi. Interrompez rapidement la perfusion dès la première observation de signes ou de symptômes évoquant une réaction d’hypersensibilité (voir 7 Mises en garde et précautions).
- KISUNLA ne doit pas être administré en concomitance avec d’autres médicaments.
- Administrer l’intégralité de la solution diluée par voie intraveineuse sur environ 30 minutes. KISUNLA ne doit pas être administré par injection intraveineuse rapide ni en bolus intraveineux.
- À la fin de la perfusion, rincer la ligne avec du chlorure de sodium injectable à 0,9 % uniquement, conformément au protocole d’entretien de la ligne spécifique à la voie veineuse utilisée.
- Après la perfusion, garder le patient en observation pendant au moins 30 minutes afin de détecter d’éventuelles réactions liées à la perfusion et réactions d’hypersensibilité (voir 7 Mises en garde et précautions).
4.5 Dose oubliée
Si une perfusion est omise, la dose oubliée doit être administrée dès que possible. Il faut ensuite poursuivre selon le calendrier d’administration recommandé, qui est d’une perfusion toutes les 4 semaines à compter de la date d’administration de la dose oubliée.
5 Surdose
Des doses uniques allant jusqu’à 40 mg/kg (environ 2 800 mg pour une personne de 70 kg) ont été administrées. Des ARIA-E sont survenues chez deux des quatre patients ayant reçu cette dose. En cas de surdose, il est recommandé de surveiller le patient pour déceler les signes ou symptômes de réaction indésirable et, s’il y a lieu, d’appliquer immédiatement un traitement symptomatique adéquat.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 5 – Formes posologiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Perfusion intraveineuse | Solution pour perfusion intraveineuse après dilution 17,5 mg/mL 350 mg/20 mL | Acide citrique anhydre, citrate de sodium, eau pour injection, polysorbate 80 et saccharose. |
KISUNLA pour perfusion intraveineuse
La solution KISUNLA pour perfusion intraveineuse après dilution est une solution de 20 mL conditionnée dans une fiole en verre de type I. KISUNLA ne contient pas d’agent de conservation; par conséquent, chaque fiole est réservée à un usage unique.
Le bouchon ne contient pas de latex de caoutchouc naturel sec.
KISUNLA à 350 mg/20 mL est offert en boîte contenant 1 fiole.
7 Mises en garde et précautions
Généralités
Il convient de tenir compte des bienfaits de KISUNLA dans le traitement de la maladie d’Alzheimer et du risque d’effets indésirables graves associés aux ARIA au moment de décider d’instaurer un traitement par KISUNLA (voir 3 Encadré sur les mises en garde et précautions importantes et 8.2 Effets indésirables observés au cours des études cliniques).
L’innocuité et l’efficacité de la poursuite du traitement en cas de progression de la maladie d’Alzheimer au stade modéré n’ont pas été établies. Le traitement par KISUNLA doit être interrompu avant la fin de la période maximale de traitement de 18 mois si la MA progresse vers un stade modéré.
L’innocuité et l’efficacité de KISUNLA n’ont pas été établies dans le traitement de la maladie d’Alzheimer au stade préclinique ou à un stade avancé, des formes atypiques de la maladie d’Alzheimer (où les troubles de mémoire ne sont pas prédominants), de la maladie d’Alzheimer autosomique dominante, des adultes atteints de trisomie 21 ou des troubles neurocognitifs neurodégénératifs autres que la maladie d’Alzheimer.
Conseils aux patients :
- Un programme d’enregistrement des patients canadiens a été créé pour faciliter la sélection des patients appropriés. Les professionnels de la santé doivent inscrire tous les patients avant d’instaurer le traitement ou au moment de l’instauration. Ce programme d’enregistrement est accessible à l’adresse kisunlapatient.ca.
- Les prescripteurs doivent connaître le matériel éducatif préparé pour la détection et la prise en charge des ARIA. Du matériel éducatif sur la prise en charge des anomalies d’imagerie liées à l’amyloïde (ARIA) a été élaboré pour les professionnels de la santé qui prescrivent KISUNLA. Ce matériel est accessible sur le site kisunlapatient.ca.
- Comme il a été mentionné à la sous-section « Sélection des patients » de la section 4.1 Considérations posologiques, les patients doivent subir un test génétique pour détecter l’ApoE ε4 afin de déterminer leur admissibilité au traitement par KISUNLA. Avant le test, le professionnel de la santé doit discuter avec le patient des répercussions que peuvent avoir les résultats des tests génétiques.
- Avant de commencer un traitement par KISUNLA, les patients ainsi que leur famille et leurs aidants doivent être pleinement informés des risques associés au traitement par KISUNLA, y compris la fréquence des ARIA, le risque d’ARIA et les examens nécessaires pour la gestion du risque ainsi que les mesures à prendre en cas d’ARIA. Informez les patients ainsi que leur famille et leurs aidants de la nécessité de consulter immédiatement un médecin en cas d’anomalie. Assurez-vous que le patient et l’aidant savent comment accéder au matériel éducatif important sur le site kisunlapatient.ca. On doit demander au patient de porter sa carte d’alerte pour les patients en tout temps et d’informer tout professionnel de la santé traitant qu’il reçoit un traitement par KISUNLA.
Conduite et utilisation de machines
Des étourdissements et de la confusion ont été signalés chez des patients traités par KISUNLA. Lorsqu’ils prennent KISUNLA, les patients doivent être avertis de ne pas conduire, de ne pas utiliser des machines dangereuses ou de ne pas s’adonner à des activités qui exigent de la vigilance ou une coordination physique s’ils ressentent l’un de ces effets.
Système immunitaire
Dans le cadre des études cliniques, 88,1 % des patients traités par KISUNLA ont présenté des anticorps anti-médicament (AAM) et tous les patients ayant développé des AAM avaient des anticorps neutralisants (voir 10.4 Immunogénicité). Tous les patients qui ont signalé des réactions liées à la perfusion présentaient des AAM. Des titres d’anticorps élevés ont été associés à une fréquence accrue des réactions liées à la perfusion/réactions d’hypersensibilité immédiate.
Surveillance et examens de laboratoire
Voir Surveillance des anomalies d’imagerie liées à l’amyloïde et interruption ou arrêt du traitement en présence de telles anomalies.
Système nerveux
Anomalies d’imagerie liées à l’amyloïde (ARIA)
Des événements de type ARIA, y compris des événements graves et mortels, ont été observés dans le cadre des études cliniques sur KISUNLA. Les anticorps monoclonaux dirigés contre les agrégats de bêta-amyloïde, y compris KISUNLA, peuvent provoquer des ARIA. Il peut s’agir d’ARIA avec œdème (ARIA-E) pouvant apparaître à l’IRM sous forme d’un œdème cérébral ou d’épanchements au niveau des sillons, et d’ARIA avec dépôt d’hémosidérine (ARIA-H) qui peuvent être de type microhémorragie ou sidérose superficielle. Des ARIA-H peuvent survenir spontanément chez les patients atteints de la maladie d’Alzheimer. Les ARIA-H surviennent généralement avec les ARIA-E. Des ARIA-H de toute cause et des ARIA-E peuvent survenir en même temps ou de façon isolée. Les ARIA sont généralement asymptomatiques, bien que des événements graves et pouvant engager le pronostic vital, y compris des convulsions et un état de mal épileptique, puissent survenir. Lorsqu’ils sont présents, les symptômes associés aux ARIA comprennent : céphalée, confusion, nausées, vomissements, instabilité, étourdissements, tremblements, troubles visuels, troubles de l’élocution, détérioration de la fonction cognitive et altération de la conscience. Des déficits neurologiques focaux peuvent également survenir. Les symptômes associés aux ARIA se résorbent habituellement au fil du temps, mais peuvent persister même après la résolution des ARIA confirmée par un examen d’imagerie (voir 8.2 Effets indésirables observés au cours des études cliniques).
En cas d’ARIA de sévérité radiographique sévère ou entraînant des symptômes graves, le traitement par KISUNLA doit être interrompu définitivement. KISUNLA doit également être interrompu définitivement après des ARIA-E importantes sur le plan clinique, des ARIA-H graves ou une hémorragie intracérébrale d’un diamètre supérieur à 1 cm.
KISUNLA est contre-indiqué chez les patients ayant subi un examen d’IRM avant le traitement qui montrait des ARIA-E, plus de 4 microhémorragies, une sidérose superficielle, une leucopathie sévère ou une hémorragie intracérébrale d’un diamètre supérieur à 1 cm (voir 2 Contre-indications.).
Statut ApoE ε4 et facteurs de risque associés aux ARIA
Le statut ApoE ε4 doit être déterminé avant l’instauration du traitement par KISUNLA. Environ 15 % des patients atteints de la maladie d’Alzheimer sont porteurs homozygotes de l’ApoE ε4. Dans le cadre des études cliniques, la fréquence des ARIA, y compris des ARIA symptomatiques, graves, de sévérité radiographique sévère et récurrentes, était plus élevée chez les porteurs homozygotes traités par KISUNLA que chez les porteurs hétérozygotes et les non-porteurs. KISUNLA est contre-indiqué chez les porteurs homozygotes de l’ApoE ε4 (voir 2 Contre-indications). Le risque d’ARIA est également élevé chez les patients porteurs hétérozygotes de l’ApoE ε4. Il faut informer les patients de ce risque élevé (voir 8.2 Effets indésirables observés au cours des études cliniques).
Prise concomitante d’antithrombotiques
L’utilisation d’antithrombotiques (aspirine, autres antiagrégants plaquettaires ou anticoagulants) au début des études cliniques sur le donanémab était autorisée. Chez les patients ayant reçu KISUNLA et un antithrombotique (aspirine, autres antiagrégants plaquettaires ou anticoagulants) dans le cadre des études cliniques, la fréquence des ARIA-H et des hémorragies intracérébrales n’était pas plus élevée. Cependant, dans la majorité des cas, l’antithrombotique utilisé était l’aspirine (81 %). Le nombre d’événements et le nombre limité d’expositions à des antithrombotiques autres que l’aspirine ne permettent pas de tirer des conclusions définitives sur le risque d’ARIA ou d’hémorragie intracérébrale chez les patients recevant des antithrombotiques.
Étant donné que des ARIA-H et des hémorragies intracérébrales d’un diamètre supérieur à 1 cm ont été observées chez des patients traités par KISUNLA, il faut faire preuve d’une prudence supplémentaire lorsqu’on envisage d’administrer des antithrombotiques ou des thrombolytiques (p. ex., activateur tissulaire de plasminogène) à un patient traité par KISUNLA.
Des cas d’hémorragie intracérébrale (HIC) mortels sont survenus chez des patients traités par KISUNLA ayant présenté des symptômes neurologiques focaux associés aux ARIA et ayant reçu un agent thrombolytique. Étant donné que les ARIA-E peuvent entraîner des déficits neurologiques focaux dont les symptômes peuvent ressembler à des AVC ischémiques, les cliniciens traitants doivent déterminer si ces symptômes peuvent être attribuables aux ARIA-E avant d’administrer un traitement thrombolytique chez les patients traités par KISUNLA (voir 3 Encadré sur les mises en garde et précautions importantes). L’utilisation de thrombolytiques doit être évitée, sauf en cas de problèmes de santé mettant la vie en danger à court terme quand aucun autre traitement n’est possible (p. ex., embolie pulmonaire compromettant l’hémodynamie) et que les bienfaits pourraient l’emporter sur les risques.
KISUNLA est contre-indiqué chez les patients prenant des anticoagulants (voir 2 Contre-indications).
L’expérience est limitée pour ce qui est de l’utilisation de KISUNLA en association avec une bithérapie antiplaquettaire.
Autres facteurs de risque associés aux ARIA-H ou à l’hémorragie intracérébrale
Une fréquence plus élevée des ARIA a été observée chez les patients présentant des microhémorragies cérébrales ou une sidérose superficielle avant le début du traitement. Le traitement par KISUNLA est contre-indiqué chez les patients qui présentent au début de l’étude une sidérose superficielle ou plus de 4 microhémorragies (voir 2 Contre-indications).
La présence de l’ApoE ε4 est associée à une angiopathie amyloïde cérébrale qui peut augmenter le risque d’hémorragie intracérébrale. KISUNLA est contre-indiqué chez les patients porteurs homozygotes de l’ApoE ε4 (voir 2 Contre-indications).
Directives en matière de surveillance et d’administration du traitement
En cas d’ARIA, les recommandations sur l’administration du traitement dépendent des symptômes cliniques et de la sévérité radiographique (voir Tableau 2 et Tableau 3 à la section 4.1).
La réalisation d’une IRM cérébrale avant le début de traitement et une surveillance périodique par IRM sont recommandées (4.1 Surveillance des anomalies d’imagerie liées à l’amyloïde et interruption ou arrêt du traitement en présence de telles anomalies).
Une vigilance clinique accrue relative à la survenue d’ARIA est recommandée pendant les 24 premières semaines de traitement par KISUNLA (voir 4.2 Posologie recommandée et ajustement posologique pour obtenir des directives concernant la surveillance des ARIA). Toutefois, les ARIA peuvent survenir à tout moment, et il convient d’exercer une surveillance tout au long du traitement. Si un patient présente des symptômes évoquant des ARIA, une évaluation clinique doit être réalisée, y compris une IRM supplémentaire.
Si des ARIA sont observées à l’IRM, une évaluation clinique minutieuse doit être réalisée avant de poursuivre le traitement. Au besoin, administrer un traitement de soutien, qui peut inclure des corticostéroïdes.
L’expérience est limitée chez les patients ayant poursuivi le traitement en présence d’ARIA-E. Les données relatives à l’administration du traitement chez des patients présentant des épisodes récurrents d’ARIA-E sont limitées. En cas d’ARIA récurrentes, la décision de poursuivre le traitement doit reposer sur le jugement clinique.
Sensibilité et résistance
Réactions d’hypersensibilité
KISUNLA peut provoquer des réactions liées à la perfusion et des réactions d’hypersensibilité, dont certaines peuvent être graves et engager le pronostic vital. Bien que la majorité des réactions liées à la perfusion et des réactions d’hypersensibilité aient été observées durant les quatre premières administrations de KISUNLA, elles peuvent survenir à tout moment. Les réactions liées à la perfusion surviennent généralement pendant ou dans les 30 minutes suivant la perfusion. Chez certains patients, des réactions liées à la perfusion et des réactions d’hypersensibilité ont été signalées plus de 24 heures après la perfusion de KISUNLA (voir 8.2 Effets indésirables observés au cours des études cliniques).
Les signes et symptômes de réaction liée à la perfusion peuvent inclure : érythème, frissons, nausées, vomissements, transpiration, céphalée, oppression thoracique, dyspnée et variations de la tension artérielle.
Interrompre rapidement la perfusion dès la première observation de signes ou de symptômes évoquant une réaction d’hypersensibilité grave, et instaurer un traitement approprié. On peut envisager de ralentir la perfusion ou d’administrer un traitement prophylactique par antihistaminiques, ou d’administrer des corticostéroïdes avant les perfusions suivantes si le traitement par KISUNLA est poursuivi (voir 4.4 Administration et 8.2 Effets indésirables observés au cours des études cliniques).
Santé reproductive
- Fertilité
Il n’existe aucune donnée sur les effets de KISUNLA sur la fertilité chez l’humain. Aucune étude n’a été menée chez les animaux dans le but d’évaluer les effets de KISUNLA sur la fertilité.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe pas de données sur l’utilisation de KISUNLA chez les femmes enceintes. Aucune étude n’a été menée sur des animaux pour évaluer la toxicité potentielle de KISUNLA sur la reproduction ou le développement. L’utilisation de KISUNLA n’est pas recommandée pendant la grossesse.
Il faut s’assurer que la patiente n’est pas enceinte avant d’instaurer un traitement par KISUNLA. Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace durant le traitement et pendant les 3 mois qui suivent l’administration de la dernière dose de KISUNLA.
On sait que l’IgG humaine traverse la barrière placentaire. Par conséquent, le donanémab pourrait être transmis de la mère au fœtus en développement. On ignore les effets de KISUNLA sur le développement du fœtus.
7.1.2 Allaitement
On ignore si le donanémab est excrété dans le lait maternel chez l’humain. On sait toutefois que l’IgG humaine passe dans le lait maternel. Les risques pour le nouveau-né ou le nourrisson ne peuvent être exclus. Une décision doit être prise concernant l’interruption de l’allaitement ou du traitement par KISUNLA en tenant compte du bienfait de l’allaitement pour l’enfant et du bienfait du traitement pour la mère.
Il n’existe aucune donnée concernant l’excrétion du donanémab dans le lait humain, les effets du médicament sur le nourrisson allaité ou ses effets sur la production de lait. Aucune étude de lactation n’a été réalisée chez des animaux.
7.1.3 Enfants et adolescents
Enfants et adolescents (moins de 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Aucune modification de la dose n’est requise chez les patients de 65 ans et plus (voir 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables suivants, importants sur le plan clinique, sont décrits ailleurs dans la monographie :
- Anomalies d’imagerie liées à l’amyloïde [voir 7 Mises en garde et précautions, Anomalies d’imagerie liées à l’amyloïde (ARIA)]
- Réactions liées à la perfusion et anaphylaxie (voir 7 Mises en garde et précautions, Réactions d’hypersensibilité)
L’innocuité de KISUNLA a été évaluée chez 3 727 patients atteints de la maladie d’Alzheimer ayant reçu au moins une dose de KISUNLA par voie intraveineuse. Dans les études ouvertes et contrôlées par placebo regroupées, KISUNLA a été administré une fois par mois pendant au moins 6 mois, 12 mois et 18 mois (selon le premier schéma posologique) à 1 912 patients, 1 057 patients et 432 patients respectivement. Pour ce qui est du schéma posologique recommandé (deuxième schéma posologique), 212 patients ont été exposés à KISUNLA pendant une période allant jusqu’à 18 mois. Dans la population visée par l’indication, à l’exclusion des porteurs homozygotes de l’ApoE ε4, 710 patients ont été exposés au premier schéma posologique dans le cadre de l’étude 1 et 191, au deuxième schéma posologique dans le cadre de l’étude 2. Pour obtenir la description du premier et du deuxième schéma posologique, voir 8.2 Effets indésirables observés au cours des études cliniques.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Aperçus des étude 1 et étude 2
Dans l’étude 1 (TRAILBLAZER-ALZ 2), l’innocuité a été évaluée chez les patients traités selon le premier schéma posologique de KISUNLA* (n = 853) comparativement à ceux qui recevaient le placebo (n = 874). Parmi ceux-ci, 710 participants traités par KISUNLA faisaient partie de la population visée par l’indication (porteurs hétérozygotes et non-porteurs de l’ApoE ε4). La durée moyenne de l’exposition à KISUNLA dans le cadre de l’étude 1 était de 12 mois, toutes populations confondues.
Dans l’étude 2 (TRAILBLAZER-ALZ 6), l’effet de différents schémas posologiques de KISUNLA sur les ARIA a été évalué, y compris chez les patients traités selon le deuxième schéma posologique de KISUNLA** (n = 212), c’est-à-dire la dose recommandée et décrite ci-dessous. Parmi ces patients, 191 d’entre eux qui ont reçu le deuxième schéma posologique de KISUNLA faisaient partie de la population visée par l’indication (porteurs hétérozygotes et non-porteurs de l’ApoE ε4). La durée moyenne de l’exposition à KISUNLA dans le cadre de l’étude 2 était de 11 mois, toutes populations confondues.
* Le premier schéma posologique comportait 3 perfusions de 700 mg de KISUNLA toutes les 4 semaines (T4S), suivies d’une dose de 1 400 mg T4S par la suite.
** Le deuxième schéma posologique est le schéma posologique recommandé (doses de 350 mg, de 700 mg et de 1 050 mg pendant les 3 premiers mois, suivies d’une dose de 1 400 mg T4S par la suite).
Étude 1
Dans la population visée par l’indication, 26,5 % des patients traités par KISUNLA et 21,1 % des patients recevant le placebo ont abandonné l’étude. Le pourcentage de patients ayant abandonné le traitement à l’étude en raison d’un effet indésirable était de 13 % chez ceux traités par KISUNLA et de 4 % chez ceux recevant le placebo. L’effet indésirable ayant le plus souvent entraîné l’arrêt de KISUNLA était une réaction liée à la perfusion (4 % des patients traités par KISUNLA, comparativement à aucun des patients recevant le placebo).
Des effets indésirables graves sont survenus chez 17,9 % des patients traités par KISUNLA et chez 15,2 % des patients recevant le placebo. Les effets indésirables graves les plus pertinents étaient les suivants : ARIA-E graves (1,3 %), ARIA-H graves (0,3 %) et hypersensibilité grave, y compris les réactions liées à la perfusion (0,4 %). Des cas d’anaphylaxie ont été observés chez 0,4 % des patients (voir 4.4 Administration). Au cours de la période contrôlée par placebo, 1,8 % des patients traités par KISUNLA et 1,1 % des patients recevant le placebo sont décédés, y compris 3 patients traités par KISUNLA dont le décès est survenu à la suite d’une ARIA.
Étude 2
Dans la population visée par l’indication, 19,3 % des patients traités par KISUNLA selon le premier schéma posologique et 19,4 % de ceux traités selon le deuxième schéma posologique ont abandonné l’étude. Le pourcentage de patients ayant abandonné le traitement à l’étude en raison d’un effet indésirable était de 7,5 % chez ceux traités par KISUNLA selon le premier schéma posologique et de 6,8 % chez ceux traités selon le deuxième schéma posologique. L’effet indésirable ayant le plus souvent entraîné l’arrêt de KISUNLA était une réaction liée à la perfusion (1,6 % des patients traités selon le premier schéma posologique et 2,6 % de ceux traités selon le deuxième schéma posologique).
Des effets indésirables graves sont survenus chez 24,7 % des patients traités par KISUNLA selon le premier schéma posologique et chez 24,6 % de ceux traités selon le deuxième schéma posologique. Les effets indésirables graves les plus pertinents étaient les ARIA-E graves (aucun chez les patients traités selon le premier schéma posologique et 0,5 % chez ceux traités selon le deuxième schéma posologique) et l’hypersensibilité grave, y compris les réactions liées à la perfusion (1,1 % chez les patients traités selon le premier schéma posologique et 2,1 % chez ceux traités selon le deuxième schéma posologique).
Des cas d’anaphylaxie ont été observés chez 1,1 % des patients traités selon le premier schéma posologique et chez 0,5 % de ceux traités selon le deuxième schéma posologique (voir 4.4 Administration). Par ailleurs, 0,5 % des patients traités par KISUNLA selon le premier schéma posologique et 0,5 % de ceux traités selon le deuxième schéma posologique sont décédés; le patient traité selon le deuxième schéma posologique est décédé à la suite d’une macrohémorragie.
Le Tableau 6 présente les effets indésirables survenus au cours des études 1 et 2 qui ont été observés chez au moins 5 % des patients traités par KISUNLA dans l’étude 1 et à une fréquence au moins 1 % plus élevée que chez les patients recevant le placebo dans l’étude 1.
Tableau 6 – Effets indésirables survenus en cours de traitement lors des études 1 et 2 qui ont été observés chez au moins 5 % des patients visés par l’indication traités par KISUNLA dans l’étude 1 et à une fréquence au moins 1 % plus élevée que chez les patients recevant le placebo dans l’étude contrôlée par placebo (étude 1)
| Étude 1 | Étude 2 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Étude 1 | Étude 2 | |||||||||
| Placebo (n = 728) | Premier schéma posologique (n = 710) | Premier schéma posologique (n = 186) | Deuxième schéma posologique (n = 191) | |||||||
| Placebo (n = 728) | Premier schéma posologique (n = 710) | Premier schéma posologique (n = 186) | Deuxième schéma posologique (n = 191) | |||||||
| ARIA-Ea | 1,6 % | 20,6 % | 20,4 % | 14,7 % | ||||||
| ARIA-Ha | 6,9 % | 17,0 % | 18,3 % | 17,8 % | ||||||
| Chute | 12,5 % | 14,9 % | 13,4 % | 20,4 % | ||||||
| Céphalées | 10,0 % | 14,6 % | 24,7 % | 20,4 % | ||||||
| Réactions liées à la perfusion | 0,4 % | 8,3 % | 15,1 % | 18,8 % | ||||||
| Arthralgie | 5,5 % | 6,5 % | 6,5 % | 8,4 % | ||||||
| Sidérose superficiellea | 0,8 % | 5,6 % | 7,5 % | 4,7 % | ||||||
a Comprend uniquement les événements signalés comme étant des effets indésirables survenant en cours de traitement (EIST)
Anomalies d’imagerie liées à l’amyloïde (ARIA) par IRM/EIST
Tableau 7 – Caractéristiques des ARIA au sein de la population visée par l’indication dans les études 1 et 2
| Étude 1 | Étude 2 | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Placebo (n = 728) | Premier schéma posologique de KISUNLA* (n = 710) | Premier schéma posologique de KISUNLA* (n = 186) | Deuxième schéma posologique de KISUNLA* (n = 191) | ||||||||||||
| Toute ARIA | 13,5 % | 33,0 % | 31,2 % | 28,8 % | |||||||||||
| Toute ARIA mortelle | 0 | 0,4 % | 0 % | 0 % | |||||||||||
| Tout EIG lié aux ARIA | 0 | 1,4 % | 0 | 0,5 % | |||||||||||
| Toute ARIA symptomatique | 0,3 % | 6,1 % | 5,4 % | 3,7 % | |||||||||||
| ARIA-E | 1,8 % | 20,6 % | 20,4 % | 14,7 % | |||||||||||
| EIG lié aux ARIA-E | 0 | 1,3 % | 0 | 0,5 % | |||||||||||
| ARIA-E isoléesa | 1,1 % | 5,1 % | 5,9 % | 3,1 % | |||||||||||
| ARIA-E symptomatiques | 0 | 5,6 % | 4,8 % | 3,1 % | |||||||||||
| ARIA-H | 12,2 % | 27,6 % | 25,3 % | 25,1 % | |||||||||||
| EIG lié aux ARIA-H | 0 | 0,3 % | 0 | 0 | |||||||||||
| ARIA-H isoléesa | 11,1 % | 12,3 % | 9,7 % | 14,1 % | |||||||||||
| ARIA-H symptomatiques | 0,3 % | 1,1 % | 0,5 % | 0,5 % | |||||||||||
| ARIA-H de type microhémorragiea | 10,6 % | 22,7 % | 19,4 % | 22,5 % | |||||||||||
| ARIA-H de type sidérose superficiellea | 2,1 % | 13,2 % | 12,9 % | 8,4 % | |||||||||||
| Hémorragie intracérébrale (HIC) > 1 cm | 0,3 % | 0,4 % | 0,5 % | 1,0 % | |||||||||||
a Par IRM
* L’étude 1 a utilisé le premier schéma posologique, qui permet d’administrer la même quantité totale de KISUNLA que le deuxième schéma posologique, mais selon une posologie différente. Il n’est pas recommandé d’utiliser le premier schéma posologique.
Étude 1
Parmi les 12 patients (1,6 %) sous placebo et les 144 patients (20,3 %) traités selon le premier schéma posologique de KISUNLA qui présentaient des ARIA-E au cours de l’étude 1, la résolution des ARIA-E a été observée chez 66,7 % des patients sous placebo et chez 92,7 % des patients traités par KISUNLA; les ARIA-E se sont résolus chez tous les patients sous placebo et chez 89,6 % des patients traités par KISUNLA dans les 20 semaines suivant la détection par IRM centralisée.
Dans le cadre de l’étude 1, le temps médian écoulé avant la résolution des ARIA-E était d’environ 8,3 semaines. La résolution radiographique n’a pas toujours été associée à la disparition des symptômes chez les patients symptomatiques.
Parmi les patients traités par KISUNLA qui présentaient des ARIA-E, 24,3 % (35/144) ont présenté plusieurs épisodes. La gravité des événements ultérieurs a augmenté chez 28,6 % des patients (10/35).
Parmi les patients traités par KISUNLA qui présentaient des ARIA-H, 35,9 % des patients (70/195) ont présenté plusieurs épisodes.
Étude 2
L’étude 2 visait à comparer le premier schéma posologique de KISUNLA avec le deuxième schéma posologique de KISUNLA. Le deuxième schéma posologique, le schéma recommandé, était associé à une fréquence d’ARIA-E, d’ARIA-E symptomatiques et de sidérose superficielle plus faible que celle observée avec le premier schéma posologique. Toutefois, aucune différence significative n’a été observée entre les schémas posologiques pour ce qui est des ARIA-H, des EIG liés aux ARIA, des ARIA-H de type microhémorragie ou des macrohémorragies.
Parmi les 28 patients (14,7 %) traités selon le deuxième schéma posologique de KISUNLA qui présentaient des ARIA-E au cours de l’étude 2, la résolution des ARIA-E a été observée chez 92,9 % d’entre eux; les ARIA-E se sont résolus chez 89,3 % des patients dans les 20 semaines suivant la détection par IRM centralisée.
Dans le cadre de l’étude 2 sur le deuxième schéma posologique, le temps médian écoulé avant la résolution des ARIA-E était d’environ 8,4 semaines. La résolution radiographique n’a pas toujours été associée à la disparition des symptômes chez les patients symptomatiques.
Parmi les patients traités selon le deuxième schéma posologique de KISUNLA qui présentaient des ARIA-E, 14,3 % (4/28) ont présenté plusieurs épisodes.
Parmi les patients traités selon le deuxième schéma posologique de KISUNLA qui présentaient des ARIA-H, 27,1 % (13/48) ont présenté plusieurs épisodes.
Statut ApoE ε4 et facteurs de risque associés aux ARIA
Étude 1
Dans l’étude 1, la fréquence des ARIA était plus élevée chez les porteurs hétérozygotes de l’ApoE ε4 (37,6 %) que chez les non-porteurs (24,7 %). KISUNLA est contre-indiqué chez les patients porteurs homozygotes de l’ApoE ε4 (voir 2 Contre-indications).
Dans le cadre de l’étude 1, les ARIA-E ont été plus fréquentes chez les porteurs hétérozygotes de l’ApoE ε4 (23,2 %) que chez les non-porteurs (15,7 %) parmi les patients traités par KISUNLA.
Parmi les patients traités par KISUNLA, les ARIA-H ont été plus fréquentes chez les porteurs hétérozygotes de l’ApoE ε4 (32,5 %) que chez les non-porteurs (18,8 %). D’après les résultats d’IRM, la proportion de patients qui présentaient des ARIA-H de type microhémorragie et/ou une sidérose superficielle était plus élevée chez les porteurs hétérozygotes de l’ApoE ε4 (26,8 % et 16,6 %, respectivement) que chez les non-porteurs (15,3 % et 7,5 %, respectivement) parmi les patients de l’étude 1 traités par KISUNLA.
Étude 2
Dans l’étude 2 sur le deuxième schéma posologique, la fréquence des ARIA était plus élevée chez les porteurs hétérozygotes de l’ApoE ε4 (31,3 %) que chez les non-porteurs (25,3 %). KISUNLA est contre-indiqué chez les patients porteurs homozygotes de l’ApoE ε4 (voir 2 Contre-indications).
Dans le cadre de l’étude 2, les ARIA-E ont été plus fréquentes chez les porteurs hétérozygotes de l’ApoE ε4 (15,7 %) que chez les non-porteurs (13,3 %) parmi les patients traités selon le deuxième schéma posologique.
Dans l’étude 2, les ARIA-H ont été plus fréquentes chez les porteurs hétérozygotes de l’ApoE ε4 (28,7 %) que chez les non-porteurs (20,0 %) parmi les patients traités selon le deuxième schéma posologique. D’après les résultats d’IRM, la proportion de patients qui présentaient des ARIA-H de type microhémorragie et/ou une sidérose superficielle était plus élevée chez les porteurs hétérozygotes de l’ApoE ε4 (25,2 % et 9,6 %, respectivement) que chez les non-porteurs (18,7 % et 6,7 %, respectivement) parmi les patients de l’étude 2 traités selon le deuxième schéma posologique KISUNLA.
Résultats de l’examen radiographique
Voir Tableau 2 et 4.1 Considérations posologiques pour connaître l’échelle d’évaluation de la gravité utilisée dans les études cliniques.
Dans le cadre de l’étude 1, la sévérité radiographique maximale des ARIA-E dans le groupe traité par KISUNLA (premier schéma posologique) chez les 144 porteurs hétérozygotes de l’ApoE ε4 et non-porteurs était légère chez 30,6 % des patients (44/144), modérée chez 62,5 % des patients (90/144) et sévère chez 6,9 % des patients (10/144). La sévérité radiographique maximale des ARIA-H chez les 195 porteurs hétérozygotes et non-porteurs traités par KISUNLA dans l’étude 1 qui présentaient des ARIA-H était légère chez 52,3 % des patients (102/195), modérée chez 20,0 % des patients (39/195) et sévère chez 27,7 % des patients (54/195).
Dans le cadre de l’étude 2, la sévérité radiographique maximale des ARIA-E chez les 28 porteurs hétérozygotes et non-porteurs traités selon le deuxième schéma posologique qui présentaient des ARIA-E était légère chez 39,3 % des patients (11/28), modérée chez 60,7 % des patients (17/28) et sévère chez 0 % des patients (0/28). Dans le cadre de l’étude 2, la sévérité radiographique maximale des ARIA-H dans le groupe traité selon le deuxième schéma posologique chez les 48 porteurs hétérozygotes de l’ApoE ε4 et non-porteurs qui présentaient des ARIA-H était légère chez 72,9 % des patients (35/48), modérée chez 12,5 % des patients (6/48) et sévère chez 14,6 % des patients (7/48).
Réactions liées à la perfusion
Dans le cadre de l’étude 1, dans la population visée par l’indication, des réactions liées à la perfusion ont été observées chez 8,3 % des patients traités par KISUNLA selon le premier schéma posologique, comparativement à 0,4 % des patients recevant le placebo. Des réactions anaphylactiques ont été observées chez 0,4 % des patients traités par KISUNLA. Des réactions graves liées à la perfusion ou des réactions d’hypersensibilité graves sont survenues chez 0,4 % des patients traités par KISUNLA, comparativement à 0,1 % des patients recevant le placebo.
Dans le cadre de l’étude 2, dans la population visée par l’indication traitée selon le schéma posologique recommandé (deuxième schéma posologique), des réactions liées à la perfusion ont été signalées en tant qu’effets indésirables survenus en cours de traitement chez 18,8 % des patients (36/191). Des réactions anaphylactiques ont été observées chez 0,5 % des patients, et des réactions graves liées à la perfusion ou des réactions d’hypersensibilité graves sont survenues chez 2,1 % des patients traités par KISUNLA selon le deuxième schéma posologique.
La plupart des réactions liées à la perfusion associées à KISUNLA sont survenues pendant la perfusion ou dans les 30 minutes après la fin de la perfusion, mais certaines sont survenues quelques heures après une perfusion. Les signes et symptômes de réactions liées à la perfusion comprennent les frissons, l’érythème, les nausées/vomissements, les bouffées congestives, la difficulté à respirer/dyspnée, la transpiration, l’hypertension artérielle, les céphalées, les douleurs thoraciques et l’hypotension.
La reprise du traitement a entraîné des réactions liées à la perfusion/réactions d’hypersensibilité subséquentes chez 46,9 % des patients, la gravité et le type de symptômes étant habituellement semblables à ceux des RLP/réactions d’hypersensibilité antérieures du patient. Les traitements prophylactiques administrés avant les perfusions subséquentes n’ont pas empêché la récurrence des RLP.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables suivants sont survenus chez moins de 5 % des patients traités avec KISUNLA mais plus fréquemment que chez les patients recevant le placebo :
Affections gastro-intestinales : vomissements, nausées
Lésions, intoxications et complications d’interventions : anaphylaxie
9 Interactions médicamenteuses
Aucune étude officielle des interactions médicamenteuses n’a été réalisée avec KISUNLA. Aucune interaction pharmacocinétique n’est attendue au vu des caractéristiques de KISUNLA.
KISUNLA est contre-indiqué chez les patients prenant des anticoagulants (voir 2 Contre-indications).
Il faut faire preuve de prudence lorsqu’on administre des thrombolytiques chez les patients traités par KISUNLA (voir 3 Encadré sur les mises en garde et précautions importantes et 7 Mises en garde et précautions).
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le donanémab est un anticorps monoclonal humanisé de type immunoglobuline gamma 1 (IgG1) dirigé contre la forme pyroglutamate de la protéine bêta-amyloïde insoluble tronquée en N-terminale, qui est un composant (0,6 %) des plaques bêta-amyloïdes denses et établies présentes dans la maladie d’Alzheimer. Le donanémab réduit les plaques bêta-amyloïdes, comme cela a été observé dans l’étude TRAILBLAZER-ALZ 2 (voir Étude 1 à la sous-section 10.2 Pharmacodynamie).
10.2 Pharmacodynamie
Effet du donanémab sur la pathologie bêta-amyloïde
L’effet du donanémab sur les taux de plaques bêta-amyloïdes dans le cerveau a été évalué dans la population combinée à l’aide de l’imagerie TEP amyloïde (traceur : [18F]-florbétapir). Le signal TEP a été quantifié au moyen de la méthode SUVR (Standard Uptake Value Ratio, rapport de valeur de fixation normalisée) afin d’estimer le taux de plaque bêta-amyloïde dans des régions composites du cerveau qui devraient être largement touchées par les mécanismes pathologiques de la maladie d’Alzheimer (précuneus, cortex frontal, cortex cingulaire antérieur, cortex cingulaire postérieur, cortex pariétal et cortex temporal), comparativement à une région du cerveau qui devrait être épargnée par ces mécanismes (cervelet). L’échelle centiloïde a également été utilisée pour exprimer les résultats de la TEP amyloïde.
Dans l’étude 1, le donanémab a réduit les taux de plaques bêta-amyloïdes dans le cerveau de la semaine 24 jusqu’à la semaine 76 (p < 0,0001), comparativement au placebo (voir Tableau 8).
Dans l’étude 2 (TRAILBLAZER-ALZ 6), le donanémab a réduit les taux de plaques bêta-amyloïdes dans le cerveau de la semaine 24 jusqu’à la semaine 76 (p < 0,0001). L’élimination des plaques amyloïdes dans les autres groupes posologiques ne différait pas de façon significative de celle observée dans le groupe traité selon le schéma posologique standard.
D’après les données d’imagerie amyloïde issues de patients ayant terminé le traitement actif, les taux d’amyloïde modélisés ont commencé à augmenter à une vitesse moyenne de 2,8 centiloïdes/année.
Effet du donanémab sur la physiopathologie liée à la protéine tau
Une réduction du taux plasmatique de P-tau217 a été observée avec KISUNLA par rapport au placebo dans l’étude 1 (voir Tableau 8).
Tableau 8 – Résultats du donanémab pour les biomarqueurs dans l’étude 1
| Paramètre de biomarqueur à la semaine 76 | Donanémab | Placebo |
|---|---|---|
| Paramètre de biomarqueur à la semaine 76 | Donanémab | Placebo |
| TEP bêta-amyloïde – SUVR | N = 712 | N = 754 |
| Taux moyen au début de l’étude | 1,53 | 1,52 |
Variation par rapport au début de l’étude (%) Différence par rapport au placebo | -0,47 (-30,9 %) -0,47, p < 0,0001 | -0,00 |
| TEP bêta-amyloïde - Échelle centiloïde | N = 765 | N = 812 |
| Taux moyen au début de l’étude | 104,0 | 101,8 |
Variation par rapport au début de l’étude (%) Différence par rapport au placebo | -87,0 (-83,7 %) -86,4; p < 0,0001 | -0,7 |
| P-tau217 plasmatique (transformé en log10) | N = 758 | N = 786 |
| Taux moyen au début de l’étude | 0,67 | 0,66 |
Variation par rapport au début de l’étude (% de la valeur initiale) Différence par rapport au placebo | -0,19 (-35,0 %) -0,22, p < 0,0001 | 0,03 |
Relations exposition-réponse
Les analyses modélisées des relations exposition-réponse de l’étude 1 ont montré que les expositions au donanémab étaient associées à une réduction du déclin clinique aux échelles iADRS et CDR-SB.
10.3 Pharmacocinétique
La pharmacocinétique (PK) du donanémab a été caractérisée au moyen d’une analyse pharmacocinétique de population intégrant les données de concentration recueillies auprès de 2 131 patients atteints de la maladie d’Alzheimer ayant reçu une dose unique ou des doses multiples de donanémab. Une accumulation d’un facteur supérieur à 1,3 s’est produite à chaque administration (toutes les 4 semaines); les expositions à l’état d’équilibre ont été obtenues après une dose unique. Après l’administration de doses uniques de 10 à 40 mg/kg (~2 fois la dose recommandée approuvée de 1 400 mg pour 70 kg de poids corporel) et de doses multiples de 10 et 20 mg/kg, les expositions (Cmax et ASC) ont augmenté de façon proportionnelle.
Les expositions atteintes à l’état d’équilibre, en particulier pour la Cmax,éq, la Cmin,éq et la Cmoy,éq, étaient semblables entre le premier et le deuxième schéma posologique (voir 14 Études cliniques).
Tableau 9 – Résumé des paramètres pharmacocinétiques à l’état d’équilibre dans la population traitée par le donanémab
| Mesure de l’exposition | Cmax,éq [µg/mL] | t½ (jours) | ASCτéq [µg*h/mL] | CLéq [L/h] | Véé [L] |
| Estimation moyenne | 358 | 12,1 | 43 700 | 0,027 | 8,44 |
Absorption
Le donanémab est administré exclusivement par voie intraveineuse.
Distribution
Le volume central de distribution est de 3,43 L, avec une variabilité interindividuelle de 18,3 %. Le volume périphérique de distribution est de 5,01 L, avec une variabilité interindividuelle de 93,3 %.
Métabolisme
En tant qu’anticorps monoclonal, le donanémab devrait être dégradé en petits peptides et en acides aminés par les voies cataboliques de la même façon que l’est un IgG endogène.
Élimination
Après l’administration par voie intraveineuse, le donanémab a un profil d’élimination biphasique. La demi-vie terminale moyenne du donanémab est d’environ 12,1 jours. Sa clairance est de 0,027 L/h.
Populations et états pathologiques particuliers
Enfants et adolescents
La pharmacocinétique du donanémab n’a pas été évaluée chez les enfants.
Personnes âgées
L’analyse pharmacocinétique de population a montré que l’âge n’avait aucun effet sur la pharmacocinétique du donanémab.
Sexe
L’analyse pharmacocinétique de population a montré que le sexe n’avait pas d’effet significatif sur la pharmacocinétique du donanémab.
Grossesse ou allaitement
Aucune étude visant à caractériser la pharmacocinétique du donanémab chez les femmes enceintes ou qui allaitent n’a été réalisée.
Origine ethnique
L’analyse pharmacocinétique de population a montré que la race n’avait aucun effet sur la pharmacocinétique du donanémab.
Insuffisance hépatique
L’atteinte hépatique n’a pas eu d’effet sur la PK du donanémab d’après l’analyse PK de population. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique. Le donanémab est dégradé par les enzymes protéolytiques et ne devrait pas être éliminé par voie rénale ni métabolisé par les enzymes hépatiques.
Insuffisance rénale
L’insuffisance rénale n’a pas eu d’effet sur la PK du donanémab d’après l’analyse PK de population. Aucun ajustement posologique n’est nécessaire en cas d’insuffisance rénale.
Obésité
Bien que le poids corporel ait eu une incidence sur la clairance et le volume de distribution, les variations de l’exposition au donanémab qui en ont résulté n’étaient pas cliniquement significatives.
10.4 Immunogénicité
La fréquence observée des anticorps anti-médicament (AAM) dépend fortement de la sensibilité et de la spécificité du dosage. En raison des disparités qui existent entre les méthodes de dosage, il est impossible d’établir des comparaisons significatives entre la fréquence des AAM dans les études décrites ci-dessous, dans d’autres études ou avec d’autres produits.
Après 18 mois de traitement maximum dans l’étude 1, 693 patients sur 793 (87,4 %) recevant le donanémab une fois par mois ont présenté des anticorps anti-donanémab, et tous les patients ayant développé des AAM avaient des anticorps neutralisants.
Après 18 mois de traitement maximum dans l’étude 2, 181 patients sur 202 (89,6 %) recevant le donanémab une fois par mois ont présenté des anticorps anti-donanémab, et tous les patients ayant développé des AAM avaient des anticorps neutralisants.
Tous les patients traités par le donanémab qui ont signalé des réactions liées à la perfusion présentaient des AAM. Un titre d’AAM élevé a été associé à une fréquence accrue des réactions liées à la perfusion/réactions d’hypersensibilité immédiate (voir 7 Mises en garde et précautions).
Effets des anticorps anti-médicament sur la pharmacocinétique et la pharmacodynamie
La présence d’AAM a augmenté la clairance du donanémab. Dans des études contrôlées par placebo, chez les patients traités par le donanémab et ayant développé des AAM, les concentrations sériques minimales moyennes de donanémab étaient plus faibles que chez les patients qui ne présentaient pas d’AAM. Aucun effet cliniquement significatif des AAM n’a été observé sur la réduction des plaques amyloïdes ou les résultats relatifs à l’efficacité clinique.
11 Conservation, stabilité et mise au rebut
Fiole non ouverte
- Conserver au réfrigérateur à une température de 2 °C à 8 °C.
- Conserver la fiole dans l’emballage afin de la protéger de la lumière.
- Ne pas congeler ni agiter le produit.
- S’il ne peut être conservé au réfrigérateur, le produit peut être entreposé à la température ambiante (de 20 °C à 25 °C) pendant une durée maximale de 3 jours.
Solution diluée
- Après dilution, il est recommandé d’utiliser le produit immédiatement. Si la solution KISUNLA diluée n’est pas administrée immédiatement, elle doit être conservée au réfrigérateur à une température de 2 °C à 8 °C pendant une durée maximale de 72 heures, ou à la température ambiante (de 20 °C à 25 °C) pendant une durée maximale de 12 heures.
- Ne pas congeler la solution KISUNLA diluée.
- Les périodes de conservation comprennent la durée de la perfusion.
- Jeter toute portion inutilisée qui reste dans la fiole.
12 Instructions particulières de manipulation du produit
KISUNLA est un produit stérile et exempt d’agent de conservation. Jeter toute portion inutilisée.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : donanémab
Nom chimique : Immunoglobuline G1, anti-(forme pyroglutamate du peptide Aβ [3-x] humain); dimère du disulfure entre la chaîne γ1 du clone LY3002813 humain et la chaîne κ du clone LY3002813 humain
Formule moléculaire et masse moléculaire : C6452H10012N1708O2016S42 (liés par un pont disulfure)
Environ 145 kDa (non glycosylé).
Formule développée : Le donanémab est un anticorps monoclonal humanisé de type immunoglobuline gamma 1 (IgG1) composé de deux chaînes légères d’immunoglobuline kappa identiques et de deux chaînes lourdes d’immunoglobuline gamma identiques.
Propriétés physicochimiques : Le donanémab est une solution limpide à opalescente, incolore à jaune ou brune, avec un pH de 5,5 à 6,5.
Caractéristiques du produit :
Le donanémab est produit par la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois (CHO). Le processus de fabrication du donanémab commence par la décongélation de la banque de cellules de travail, laquelle fait ensuite l’objet d’une amplification avant d’être utilisée pour ensemencer un bioréacteur de production. La culture est récoltée, clarifiée, puis purifiée par un processus de purification en aval. Le produit médicamenteux, le donanémab, est formulé, filtré dans des conditions d’asepsie et transvidé dans des fioles avant l’emballage final.
14 Études cliniques
14.1 Études cliniques par indication
14.1.1 Maladie d’Alzheimer
Plan et données démographiques des études
L’efficacité de KISUNLA pour le traitement des sujets atteints de la maladie d’Alzheimer symptomatique au stade précoce a été établie par l’étude TRAILBLAZER-ALZ 2 (étude 1), qui a évalué un schéma posologique de 700 mg toutes les 4 semaines pour les 3 premières doses, puis de 1 400 mg toutes les 4 semaines par la suite (premier schéma posologique). L’étude TRAILBLAZER-ALZ 6 (étude 2) a été menée pour évaluer différents schémas d’ajustement posologique, y compris les doses de 350 mg toutes les 4 semaines lors de la première perfusion, de 700 mg lors de la deuxième perfusion, de 1 050 mg lors de la troisième perfusion et de 1 400 mg toutes les 4 semaines par la suite (deuxième schéma posologique), qui ont été associés à une exposition constante au donanémab, à des effets pharmacodynamiques sur la réduction des plaques amyloïdes et à une diminution de la fréquence des anomalies d’imagerie liées à l’amyloïde (ARIA) par rapport au premier schéma posologique (voir 4.1 Considérations posologiques, 7 Mises en garde et précautions, 8 Effets indésirables et 10 Pharmacologie clinique ).
Tableau 10 – Résumé des données démographiques des sujets dans les études cliniques sur la maladie d’Alzheimer
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (N) | Âge moyen (min., max.) | Sexe n (%) |
Étude TRAIL BLAZER-ALZ 2 (Étude 1) | Étude de phase III multicentrique, à répartition aléatoire, avec groupes parallèles, à double insu, contrôlée par placebo et menée chez des sujets atteints de la maladie d’Alzheimer (MA) symptomatique au stade précoce | Donanémab : 700 mg par voie intraveineuse (i.v.) toutes les 4 semaines (T4S) pour les 3 premières doses, puis 1 400 mg par voie i.v. T4S Placebo : placebo par voie i.v. T4S Durée : jusqu’à 76 semaines | 860 876 | 73 ans (59, 86) | Sexe masculi n 740 (43 %) Sexe féminin 996 (57 %) |
Étude TRAIL BLAZER-ALZ 6 (Étude 2) | Étude de phase IIIb multicentrique, à répartition aléatoire, avec groupes parallèles, à double insu, contrôlée par placebo et menée chez des sujets atteints de la maladie d’Alzheimer (MA) symptomatique au stade précoce | Premier schéma posologique : 700 mg de donanémab par voie intraveineuse (i.v.) toutes les 4 semaines (T4S) pour les 3 premières doses, puis 1 400 mg par voie i.v. T4S Deuxième schéma posologique : 350 mg, 700 mg, 1 050 mg de donanémab par voie intraveineuse (i.v.) toutes les 4 semaines (T4S) pour les 3 premières doses, puis 1 400 mg par voie i.v. T4S Durée : jusqu’à 76 semaines | 208 212 | 74 ans (59, 85) | Sexe masculi n 173 (41 %) Sexe féminin 247 (59 %) |
Étude TRAILBLAZER-ALZ 2 (étude 1) :
L’efficacité et l’innocuité de KISUNLA ont été évaluées dans une étude à double insu, contrôlée par placebo, avec groupes parallèles et menée auprès de sujets atteints de la maladie d’Alzheimer symptomatique au stade précoce (avec présence confirmée d’une pathologie amyloïde et d’un déficit cognitif léger ou d’un stade de troubles neurocognitifs légers). Cette étude comprenait deux populations d’analyse principale basées sur l’accumulation de la protéine tau évaluée par TEP au flortaucipir : 1) population de taux de protéine tau faible/modéré et 2) population globale (population de taux de protéine tau faible/modéré et élevé).
Dans l’étude 1, 1 736 sujets ont été répartis de façon aléatoire selon un rapport de 1:1 pour recevoir 700 mg de KISUNLA toutes les 4 semaines (T4S) pour les 3 premières doses, puis 1 400 mg T4S (N = 860) ou le placebo (N = 876) pendant une durée totale de 72 semaines maximum. La fin du traitement actif était décidée sur la base des taux d’amyloïde mesurés par TEP aux semaines 24, 52 et 76. Si le taux de plaques amyloïdes était inférieur à 11 centiloïdes lors d’une seule TEP ou compris entre 11 et moins de 25 centiloïdes lors de deux TEP consécutives (correspondant à une interprétation visuelle négative d’une TEP amyloïde), le sujet passait au placebo.
De plus, des ajustements posologiques étaient autorisés en cas d’ARIA apparues sous traitement ou de symptômes ayant par la suite été associés à des ARIA avec œdème (E) ou à des ARIA avec hémorragie (H) à l’IRM. Les sujets inclus recevaient ou non un traitement (inhibiteurs de la cholinestérase et mémantine [antagoniste du récepteur N-méthyl-D-aspartate]) de la maladie d’Alzheimer de façon concomitante.
Les sujets inclus présentaient une altération de la mémoire depuis au moins 6 mois et un score compris entre 20 et 28 (inclus) au mini-examen de l’état mental (MMSE). À l’entrée dans l’étude, l’âge moyen était de 73 ans, variant de 59 à 86 ans. La majorité des sujets étaient des femmes (57 %) de race blanche (92 %). Parmi le nombre total de sujets répartis au hasard, 68 % présentaient un taux de protéine tau faible/modéré et 32 %, un taux de protéine tau élevé; 71 % étaient porteurs de l’ApoE ε4 (soit 54 % de porteurs hétérozygotes et 17 % de porteurs homozygotes) et 29 % étaient non porteurs.
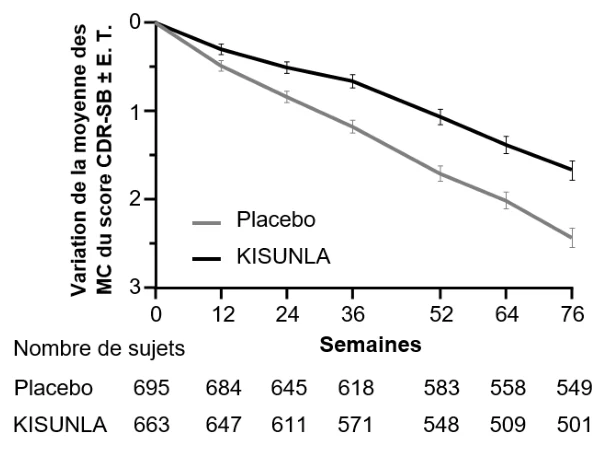
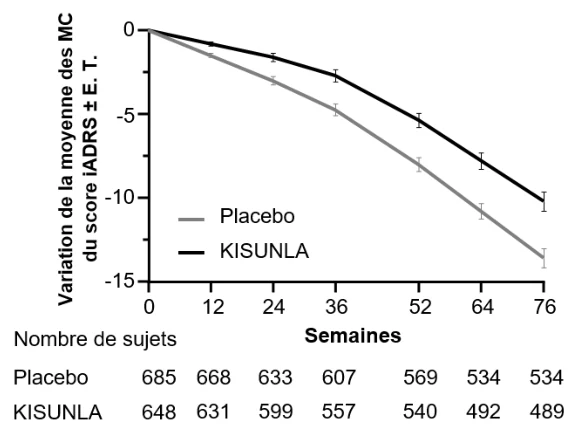
Le principal paramètre d’évaluation de l’efficacité était la variation du score iADRS (échelle d’évaluation de la maladie d’Alzheimer intégrée) entre le début de l’étude et 76 semaines. Les principaux paramètres d’évaluation secondaires de l’efficacité comprenaient les échelles CDR-SB (Clinical Dementia Rating Scale – Sum of Boxes [évaluation clinique des troubles neurocognitifs – somme des cases]), ADAS-Cog13 (Alzheimer’s Disease Assessment Scale – Cognitive Subscale [échelle d’évaluation de la maladie d’Alzheimer – sous-échelle de la cognition]) et ADCS-iADL (Alzheimer’s Disease Cooperative Study – Activities of Daily Living [échelle de l’étude coopérative sur la maladie d’Alzheimer – sous-échelle des activités utilitaires de la vie quotidienne]).
L’échelle iADRS est une évaluation intégrée de la cognition et des capacités à réaliser les activités de la vie quotidienne regroupant des éléments de la sous-échelle ADAS-Cog13 et de l’échelle ADCS-iADL, respectivement. Le score iADRS total va de 0 à 144, les scores inférieurs indiquant des capacités cognitives et fonctionnelles plus faibles. L’échelle CDR-SB est une évaluation globale comprenant des sous-échelles qui présente les capacités dans 3 domaines de la cognition (mémoire, orientation, jugement et résolution de problèmes) et dans 3 domaines des capacités fonctionnelles (activités hors de chez soi, domicile et loisirs et soins personnels). Un score de gravité des troubles neurocognitifs est attribué à chacun des 6 domaines selon la cotation suivante : 0 (aucun), 0,5 (incertain), 1 (léger), 2 (modéré) et 3 (grave). Les scores de chacun des 6 domaines sont additionnés pour obtenir une valeur allant de 0 (normal) à 18 (troubles neurocognitifs graves). L’échelle ADAS-Cog13 est une mesure composite de plusieurs domaines cognitifs qui s’inscrivent dans une mesure cognitive globale. Elle permet d’évaluer la fonction cognitive par des mesures ciblant spécifiquement la mémoire, le langage, la praxie, le rappel différé et l’attention. Les scores ADAS-Cog13 vont de 0 à 85, les scores plus élevés indiquant un trouble cognitif global plus important. L’échelle ADCS-iADL évalue la capacité des patients atteints de la maladie d’Alzheimer à réaliser les activités utilitaires de la vie quotidienne. Les scores ADCS-iADL vont de 0 à 59, les scores plus faibles indiquant une altération plus importante des capacités fonctionnelles.
Résultats des études
Les principaux résultats relatifs à l’efficacité permettant d’évaluer KISUNLA à la semaine 76 chez des sujets atteints de la maladie d’Alzheimer symptomatique au stade précoce sont présentés dans le Tableau 11.
La proportion de sujets ayant abandonné le traitement par le donanémab en raison des taux d’amyloïde mesurés par TEP aux semaines 24, 52 et 76 était de 17 %, de 47 % et de 69 %, respectivement.
Tableau 11 – Résultats relatifs aux principaux paramètres d’évaluation de l’efficacité à la semaine 76 chez des sujets atteints de la maladie d’Alzheimer symptomatique au stade précoce de l’étude TRAILBLAZER-ALZ 2
| Populationd de taux de protéine tau faible/modéréc | Populationd globale de taux de protéine tauc | Population visée par l’indication | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Populationd de taux de protéine tau faible/modéréc | Populationd globale de taux de protéine tauc | Population visée par l’indication | ||||||||||||||||||||
KISUNLA (N = 588) | Placebo (N = 594) | KISUNLA (N = 860) | Placebo (N = 876) | KISUNLA (N = 717) | Placebo (N = 594) | |||||||||||||||||
KISUNLA (N = 588) | Placebo (N = 594) | KISUNLA (N = 860) | Placebo (N = 876) | KISUNLA (N = 717) | Placebo (N = 594) | |||||||||||||||||
Principal paramètre d’efficacité Échelle iADRSa | ||||||||||||||||||||||
| Moyenne des moindres carrés au début de l’étude | 105,92 | 105,95 | 104,55 | 103,82 | 104,66 | 103,83 | ||||||||||||||||
| Variation moyenne par rapport aux valeurs initiales selon la MMC | -6,02 | -9,27 | -10,19 | -13,11 | -10,21 | -13,59 | ||||||||||||||||
Différence moyenne de variation (MMC) (IC à 95 %) | 3,25* (1,88, 4,62) | 2,92* (1,51, 4,33) | 3,38 (1,83, 4,92) | |||||||||||||||||||
Principaux paramètres d’efficacité secondaires Échelle CDR-SBb | ||||||||||||||||||||||
| Moyenne des moindres carrés au début de l’étude | 3,72 | 3,64 | 3,92 | 3,89 | 3,96 | 3,94 | ||||||||||||||||
| Variation moyenne par rapport aux valeurs initiales selon la MMC | 1,20 | 1,88 | 1,72 | 2,42 | 1,67 | 2,43 | ||||||||||||||||
Différence moyenne de variation (MMC) (IC à 95 %) | -0,67* (-0,95, -0,40) | -0,70* (-0,95, -0,45) | -0,77 (-1,04, -0,49) | |||||||||||||||||||
| Échelle ADAS-Cog13a | ||||||||||||||||||||||
| Moyenne des moindres carrés au début de l’étude | 27,41 | 27,60 | 28,53 | 29,16 | 28,43 | 29,00 | ||||||||||||||||
| Variation moyenne par rapport aux valeurs initiales selon la MMC | 3,17 | 4,69 | 5,46 | 6,79 | 5,37 | 7,06 | ||||||||||||||||
Différence moyenne de variation (MMC) (IC à 95 %) | -1,52* (-2,25, -0,79) | -1,33* (-2,09, -0,57) | -1,69 (-2,52, -0,86) | |||||||||||||||||||
| Échelle ADAS-iADLa | ||||||||||||||||||||||
| Moyenne des moindres carrés au début de l’étude | 48,20 | 48,56 | 47,96 | 47,98 | 48,02 | 47,84 | ||||||||||||||||
| Variation moyenne par rapport aux valeurs initiales selon la MMC | -2,76 | -4,59 | -4,42 | -6,13 | -4,55 | -6,31 | ||||||||||||||||
Différence moyenne de variation (MMC) (IC à 95 %) | 1,83* (0,91, 2,75) | 1,70* (0,84, 2,57) | 1,76 (0,81, 2,72) | |||||||||||||||||||
Abréviations : ADAS-Cog13 : Alzheimer’s Disease Assessment Scale – 13-item Cognitive Subscale (échelle d’évaluation de la maladie d’Alzheimer – sous-échelle de la cognition à 13 éléments); ADCS-iADL : Alzheimer’s Disease Cooperative Study – instrumental Activities of Daily Living subscale (étude coopérative sur la maladie d’Alzheimer – sous échelle d’activités utilitaires de la vie quotidienne); CDR-SB : Clinical Dementia Rating Scale – Sum of Boxes (évaluation clinique des troubles neurocognitifs – somme des cases); iADRS : integrated Alzheimer’s Disease Rating Scale (échelle d’évaluation de la maladie d’Alzheimer intégrée)
a Évalué à l’aide d’un modèle de spline cubique naturelle avec 2 degrés de liberté (SCN2) pour saisir la progression non linéaire des symptômes de la maladie d’Alzheimer au cours de l’étude de 76 semaines.
b Évalué à l’aide d’un modèle mixte à mesures répétées (MMMR) pour saisir la progression non linéaire des symptômes de la maladie d’Alzheimer au cours de l’étude de 76 semaines.
c Taux de protéine tau faible/modéré : rapport de valeur de fixation normalisée ≤ 1,46 et répartition topographique des dépôts concordant avec celle de la MA avancée (MA++) ou 1,10 ≤ rapport de valeur de fixation normalisée ≤ 1,46 et répartition topographique des dépôts concordant avec celle de la MA modérée (MA+); taux de protéine tau élevé : rapport de valeur de fixation normalisée > 1,46 et répartition topographique des dépôts concordant avec celle de la MA modérée (MA+) ou de la MA avancée (MA++).
d La population comprend des sujets sans égard au génotype ApoE ε4.
* Statistiquement significative par rapport au placebo selon la hiérarchie des tests prédéfinie de l’approche graphique de Bretz, à un seuil de signification bilatéral global de 0,04 pour la population présentant un taux de protéine tau faible/modéré et de 0,01 pour la population globale présentant un taux de protéine tau.
Figure 1 – Variation des scores iADRS et CDR-SB par rapport au début de l’étude dans la population visée par l’indication jusqu’à 76 semaines dans l’étude TRAILBLAZER-ALZ 2a
Étude TRAILBLAZER-ALZ 6 (étude 2)
L’étude 2 était une étude à répartition aléatoire et à double insu visant à évaluer l’effet de différents schémas posologiques de KISUNLA sur les ARIA-E, la variation par rapport au début de l’étude de la charge amyloïde et la pharmacocinétique chez des adultes atteints de la maladie d’Alzheimer (avec présence d’une pathologie amyloïde confirmée et d’un déficit cognitif léger ou d’un stade léger de troubles neurocognitifs). Les critères d’inclusion et d’exclusion concordaient avec ceux de l’étude 1, sauf que la TEP tau n’était pas un critère d’inclusion. Les sujets ont été répartis au hasard pour recevoir le premier schéma posologique (N = 208) ou l’un des trois autres schémas, y compris le deuxième schéma posologique (N = 212), selon un rapport de 1:1:1:1 (voir 4.2 Posologie recommandée et ajustement posologique). La période de traitement allait jusqu’à 76 semaines, et les critères d’arrêt du traitement basés sur les taux d’amyloïde mesurés par TEP étaient les mêmes que ceux observés dans l’étude 1.
Chez les 212 sujets recevant le deuxième schéma posologique, l’âge moyen était de 74 ans. La majorité des sujets étaient des femmes (59 %) de race blanche (91 %). Dans l’ensemble, 64 % de ces sujets étaient porteurs de l’ApoE ε4 (soit 10 % de porteur homozygotes et 54 % de porteurs hétérozygotes) et 36 % étaient non porteurs.
Le paramètre d’évaluation principal de l’étude était la proportion de sujets présentant des ARIA-E à la semaine 24. Les résultats ont montré que les sujets traités selon le deuxième schéma posologique présentaient moins d’ARIA-E à la semaine 76 (15,6 %) que ceux traités selon le premier schéma posologique (24,2 %) (voir 8.2 Effets indésirables observés au cours des études cliniques). De plus, la pharmacocinétique du donanémab et ses effets pharmacodynamiques sur la réduction des plaques amyloïdes se sont avérés constants (voir et 10.2 Pharmacodynamie et 10.3 Pharmacocinétique).
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale : En ce qui concerne les études de toxicité à doses répétées portant sur le donanémab, une seule étude de 6 semaines a été menée chez des macaques de Buffon (singes) en bonne santé afin d’évaluer les effets hors cible. Les animaux étaient âgés de 2 à 4 ans, et tous les mâles de l’étude étaient des animaux (sexuellement) immatures. La présence de la phase folliculaire dans l’utérus et l’absence de corps jaunes dans les ovaires ont également permis de déterminer que les femelles étaient sexuellement immatures. Les animaux ont reçu le donanémab par injection intraveineuse à des doses de 0 (groupe témoin), de 1, de 10 et de 100 mg/kg de poids corporel une fois par semaine. Aucun effet indésirable lié au donanémab n’a été observé dans le cadre de cette étude. Les expositions à la dose sans effet nocif observé (DSENO) de 100 mg/kg T4S étaient 7,2 fois supérieures à l’exposition humaine à une dose de 1 400 mg T4S (selon la Cmax,éq).
Cancérogénicité : Aucune étude évaluant la cancérogénicité du donanémab n’a été menée.
Génotoxicité : Aucune étude de génotoxicité n’a été réalisée avec le donanémab.
Toxicité pour la reproduction et le développement : Aucune étude n’a été réalisée chez des animaux pour évaluer les effets du donanémab sur la fertilité masculine et féminine, la reproduction ou le développement.