


Monographie de produit - Livmarli
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| Section | Date |
| 1 Indications et usage | 01/2026 |
| 2 Contre-indications | 01/2026 |
| 4 Posologie et administration | 01/2026 |
| 7 Mises en garde et précautions | 01/2026 |
| 8 Effets indésirables | 01/2026 |
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ............................... 2
TABLE DES MATIÈRES ....................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................................ 4
1 INDICATIONS ....................................................................................................................... 4
1.1 Enfants ............................................................................................................................... 4
1.2 Personnes âgées ................................................................................................................ 4
2 CONTRE-INDICATIONS .......................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION ......................................................................................... 5
4.1 Considérations posologiques ............................................................................................. 5
4.2 Dose recommandée et modification posologique ............................................................ 5
4.3 Administration ................................................................................................................... 8
4.4 Dose oubliée ...................................................................................................................... 9
5 SURDOSAGE ........................................................................................................................ 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ....................... 9
7 MISES EN GARDE ET PRÉCAUTIONS .................................................................................... 10
7.1 Populations particulières .................................................................................................12
7.1.1 Femmes enceintes ...........................................................................................................12
7.1.2 Allaitement ......................................................................................................................12
7.1.3 Enfants .............................................................................................................................12
7.1.4 Personnes âgées ..............................................................................................................12
7.1.5 Insuffisance hépatique .....................................................................................................12
8 EFFETS INDÉSIRABLES ......................................................................................................... 13
8.1 Aperçu des effets indésirables .........................................................................................13
8.2 Effets indésirables observés au cours des essais cliniques ..............................................14 8.3 Effets indésirables peu courants observés au cours des essais cliniques ........................16
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives .................................................................................................................................16
8.5 Effets indésirables observés après la commercialisation ................................................17
9 INTERACTIONS MÉDICAMENTEUSES ................................................................................... 18
9.4 Interactions médicament-médicaments..........................................................................18
9.5 Interactions médicament-aliments ..................................................................................19
9.6 Interactions médicament-plantes médicinales ...............................................................19
9.7 Interactions médicament-tests de laboratoire ................................................................19
10 PHARMACOLOGIE CLINIQUE ............................................................................................... 19
10.1 Mode d’action ..................................................................................................................19
10.2 Pharmacodynamie ...........................................................................................................19
10.3 Pharmacocinétique ..........................................................................................................19
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT ..................................................................... 21
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................................ 21
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................................. 22
13 RENSEIGNEMENTS PHARMACEUTIQUES ............................................................................. 22
14 ESSAIS CLINIQUES .............................................................................................................. 23
14.1 Essais cliniques selon l’indication ....................................................................................23
15 MICROBIOLOGIE ................................................................................................................ 29
16 TOXICOLOGiE NON CLINIQUE ............................................................................................. 29
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................................ 31
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
LIVMARLI® (maralixibat en solution orale et en comprimés) est indiqué pour :
- le traitement du prurit cholestatique chez les patients âgés de 12 mois ou plus atteints du syndrome d’Alagille;
- le traitement du prurit cholestatique chez les patients âgés de 12 mois ou plus atteints de cholestase intrahépatique familiale progressive (CIFP).
Limites d’utilisation :
LIVMARLI peut ne pas être efficace chez un sous-groupe de patients atteints de CIFP de type 2 porteurs de variants spécifiques du gène ABCB11 entraînant un dysfonctionnement ou l’absence complète de la protéine BSEP (pompe d’exportation des sels biliaires).
1.1 Enfants
Syndrome d’Alagille
Enfants (âgés de 12 mois à 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de LIVMARLI dans cette population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé l’utilisation du produit dans cette population pédiatrique.
Enfants (âgés de moins de 12 mois) : L’innocuité et l’efficacité de LIVMARLI dans cette population pédiatrique n’ont pas été établies.
Cholestase intrahépatique familiale progressive
Enfants (âgés de 12 mois à 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de LIVMARLI dans cette population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé l’utilisation du produit dans cette population pédiatrique.
Enfants (âgés de moins de 12 mois) : L’innocuité et l’efficacité de LIVMARLI dans cette population pédiatrique n’ont pas été établies.
1.2 Personnes âgées
Santé Canada ne dispose d’aucune donnée. Les études cliniques portant sur LIVMARLI ne comptaient pas de patients âgés de 65 ans ou plus. Par conséquent, l’innocuité et l’efficacité du produit dans cette population de patients n’ont pas été établies.
2 CONTRE-INDICATIONS
LIVMARLI est contre-indiqué chez les patients ayant déjà présenté ou présentant actuellement des événements associés à une décompensation hépatique, tels qu’une hémorragie variqueuse, une ascite ou une encéphalopathie hépatique.
LIVMARLI est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris à tout ingrédient non médicinal, ou à un composant du contenant. Pour la liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Biomarqueurs hépatiques
- Avant la mise en route du traitement, il convient d’obtenir un bilan des biomarqueurs hépatiques, notamment le taux sérique d’alanine aminotransférase (ALT), le taux sérique d’aspartate aminotransférase (AST), la bilirubine totale, la bilirubine directe et le Rapport international normalisé (RIN).
- Il faut surveiller les taux sériques d’ALT et d’AST, la bilirubine totale et directe et le RIN pendant le traitement par LIVMARLI.
- Advenant la hausse de ces valeurs en l’absence d’autres causes ou de la progression prévue de la maladie sous-jacente, on pourra envisager la réduction de la dose ou l’interruption du traitement par LIVMARLI. Une fois les résultats des épreuves de fonction hépatique revenus aux valeurs initiales ou stabilisés à une nouvelle valeur initiale, il convient de songer à réinstaurer le traitement par LIVMARLI à la dernière dose tolérée pour ensuite augmenter la dose selon la tolérance du patient, tout en surveillant de près les biomarqueurs hépatiques.
- Il faut envisager l’arrêt définitif du traitement par LIVMARLI si les anomalies dans les tests hépatiques persistent au-delà de ce qui est prévu dans l’évolution de la maladie sous-jacente (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, et 8.4 EFFETS INDÉSIRABLES, Résultats de laboratoire anormaux, Biomarqueurs hépatiques).
- Il faudra surveiller l’efficacité et l’innocuité de LIVMARLI si le patient cesse de recevoir la solution orale pour passer à la prise des comprimés.
4.2 Dose recommandée et modification posologique
Utiliser la solution orale LIVMARLI à 9,5 mg/mL pour le traitement du prurit associé au syndrome d’Alagille, et utiliser la solution orale LIVMARLI à 19 mg/mL pour le traitement du prurit associé à la CIFP.
Éviter d’utiliser la solution orale LIVMARLI à 9,5 mg/mL dans le cas d’une CIFP, car il pourrait en résulter des concentrations de propylèneglycol (PG) significativement plus élevées, et donc un risque de toxicité due à une dose excessive de PG.
Les comprimés LIVMARLI peuvent s’employer dans le traitement des patients atteints du syndrome d’Alagille et des patients atteints d’une CIFP, à condition que ces patients pèsent 22 kg ou plus et soient capables d’avaler des comprimés. Il faut éviter d’écraser les comprimés.
Les comprimés et les solutions orales ne sont pas interchangeables, compte tenu de la posologie qui diffère en fonction du poids corporel (Tableaux 1 à 4). Les patients peuvent passer du traitement par LIVMARLI en solution orale au traitement par LIVMARLI en comprimés une fois que leur poids corporel aura atteint 22 kg et qu’ils sont capables d’avaler des comprimés. Il est également possible de faire passer le patient du traitement par LIVMARLI en comprimés au traitement par LIVMARLI en solution orale en raison de la préférence du patient ou de la tolérabilité du traitement. Il faudra veiller à choisir la posologie appropriée en se fondant sur le tableau qui concorde avec la présentation et l’indication en cause.
Dose recommandée pour le syndrome d’Alagille
La dose d’entretien recommandée est de 380 mcg/kg une fois par jour, le matin. La dose initiale est de 190 mcg/kg une fois par jour par voie orale. Si le médicament est bien toléré, il faut porter la dose de LIVMARLI à 380 mcg/kg une fois par jour au bout d’une semaine. Le volume de la dose quotidienne maximale chez les patients pesant plus de 70 kg est de 3 mL ou 28,5 mg dans le cas de LIVMARLI en solution orale. La dose quotidienne maximale chez les patients pesant plus de 66 kg est de 30 mg dans le cas de LIVMARLI en comprimés. La posologie recommandée en fonction du poids corporel est présentée dans les tableaux ci-après.
LIVMARLI en solution orale
Utiliser la solution orale LIVMARLI à 9,5 mg/mL pour le traitement du syndrome d’Alagille.
Tableau 1 : Solution à 9,5 mg/mL pour les patients atteints du syndrome d’Alagille : Posologie en fonction du poids corporel
| Poids du patient (kg) | Jours 1 à 7 (190 mcg/kg une fois par jour) | À partir du jour 8 (380 mcg/kg une fois par jour) | ||
Volume par jour (mL) | Taille de la seringue pour administration orale (mL) | Volume par jour (mL) | Taille de la seringue pour administration orale (mL) | |
| 5 à 6 | 0,1 | 0,5 | 0,2 | 0,5 |
| 7 à 9 | 0,15 | 0,3 | ||
| 10 à 12 | 0,2 | 0,45 | ||
| 13 à 15 | 0,3 | 0,6 | 1 | |
| 16 à 19 | 0,35 | 0,7 | ||
| 20 à 24 | 0,45 | 0,9 | ||
| 25 à 29 | 0,5 | 1 | ||
| 30 à 34 | 0,6 | 1 | 1,25 | 3 |
| 35 à 39 | 0,7 | 1,5 | ||
| 40 à 49 | 0,9 | 1,75 | ||
| 50 à 59 | 1 | 2,25 | ||
| 60 à 69 | 1,25 | 3 | 2,5 | |
| 70 ou plus | 1,5 | 3 | ||
LIVMARLI en comprimés
Tableau 2 : Comprimés LIVMARLI pour les patients atteints du syndrome d’Alagille : Posologie en fonction du poids corporel
Poids du patient (kg) | Jours 1 à 7 (190 mcg/kg une fois par jour) | À partir du jour 8 (380 mcg/kg une fois par jour) |
| 22 à 32 | Voir Tableau 1 pour la solution orale à 9,5 mg/mL | 10 mg |
| 33 à 43 | 15 mg |
| 44 à 65 | 10 mg | 20 mg |
| 66 ou plus | 15 mg | 30 mg |
Les données actuellement disponibles concernant l’utilisation du maralixibat à long terme chez les patients atteints du syndrome d’Alagille sont limitées. Étant donné qu’il s’agit d’une maladie génétique rare réfractaire, la poursuite du traitement à long terme est probable. Il faudra réévaluer l’état du patient périodiquement et recalculer la dose à administrer au fur et à mesure que l’enfant grandira.
Dose recommandée pour la cholestase intrahépatique familiale progressive
La dose recommandée est de 570 mcg/kg deux fois par jour, 30 minutes avant un repas. La dose initiale est de 285 mcg/kg une fois par jour par voie orale, le matin. Si le médicament est bien toléré, il faut porter la dose à 285 mcg/kg deux fois par jour, à 428 mcg/kg deux fois par jour, puis à 570 mcg/kg deux fois par jour. Le volume de la dose quotidienne maximale chez les patients pesant plus de 35 kg est de 2 mL (38 mg) dans le cas de LIVMARLI en solution orale. La dose quotidienne maximale chez les patients pesant plus de 44 kg est de 40 mg dans le cas de LIVMARLI en comprimés. La posologie recommandée en fonction du poids corporel est présentée dans les tableaux ci-après.
LIVMARLI en solution orale
Utiliser la solution orale LIVMARLI à 19 mg/mL pour le traitement du prurit associé à une CIFP.
Tableau 3 : Solution à 19 mg/mL pour les patients atteints d’une CIFP : Posologie en fonction du poids corporel
Poids du patient (kg) | 285 mcg/kg | 428 mcg/kg | 570 mcg/kg | |||
| Solution à 19 mg/mL : Volume DIE ou BID (mL) | Taille de la seringue pour administration orale (mL) | Solution à 19 mg/mL : Volume BID (mL) | Taille de la seringue pour administration orale (mL) | Solution à 19 mg/mL : Volume BID (mL) | Taille de la seringue pour administration orale (mL) | |
| 5 à 6 | 0,1 | 0,5 | 0,1 | 0,5 | 0,15 | 0,5 |
| 7 | 0,1 | 0,15 | 0,2 | |||
| 8 | 0,1 | 0,2 | 0,2 | |||
| 9 à 10 | 0,15 | 0,2 | 0,25 | |||
| 11 à 12 | 0,15 | 0,25 | 0,3 | |||
| 13 à 14 | 0,2 | 0,3 | 0,35 | |||
| 15 à 16 | 0,2 | 0,35 | 0,4 | |||
| 17 à 19 | 0,25 | 0,4 | 0,5 | |||
| 20 à 24 | 0,3 | 0,5 | 0,6 | 1,0 | ||
| 25 à 29 | 0,4 | 0,6 | 1,0 | 0,8 | ||
| 30 à 34 | 0,45 | 0,7 | 0,9 | |||
| 35 ou plus | 0,6 | 1,0 | 0,8 | 1,0 | ||
LIVMARLI en comprimés
L’utilisation des comprimés est réservée aux patients capables d’avaler des comprimés.
Tableau 4 : Comprimés LIVMARLI pour les patients atteints d’une CIFP : Posologie en fonction du poids corporel
Poids du patient (kg) | 285 mcg/kg DIE ou BID | 428 mcg/kg BID | 570 mcg/kg BID |
| 22 à 29 | Voir Tableau 3 pour la solution orale à 19 mg/mL | 10 mg | 15 mg |
| 30 à 43 | 10 mg | 15 mg | 20 mg |
| 44 à 65 | 15 mg | 20 mg | 20 mg |
| 66 ou plus | 20 mg | 20 mg | 20 mg |
Personnes âgées
L’innocuité et l’efficacité du produit chez les patients âgés de 65 ans et plus n’ont pas été établies.
Insuffisance rénale
Le maralixibat n’a pas été étudié chez les patients présentant une atteinte rénale ou une néphropathie terminale nécessitant une hémodialyse. Néanmoins, aucun ajustement de la dose n’est requis chez ces patients en raison des concentrations plasmatiques minimes et de l’excrétion rénale négligeable (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Insuffisance hépatique
LIVMARLI est contre-indiqué chez les patients ayant déjà présenté ou présentant actuellement des événements associés à une décompensation hépatique. Le maralixibat n’a pas fait l’objet d’études adéquates auprès de patients présentant une insuffisance hépatique. Étant donné que le produit est très peu absorbé, aucun ajustement de la dose n’est requis en cas d’insuffisance hépatique. Il est toutefois conseillé de surveiller ces patients de près (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Chez les patients présentant une insuffisance hépatique, il faut surveiller l’apparition de tout signe d’une toxicité possible due au propylèneglycol, particulièrement chez les enfants âgés de moins de 5 ans (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4.3 Administration
Administrer LIVMARLI en solution orale ou en comprimés 30 minutes avant un repas, le matin dans le cas de la posologie uniquotidienne, ou le matin et le soir dans le cas de la posologie biquotidienne.
LIVMARLI en solution orale est administré par voie orale à l’aide d’une seringue pour administration orale, par un(e) aidant(e) ou par le patient.
Pour l’utilisation de LIVMARLI en solution orale, un dispositif calibré (seringue pour administration orale de 0,5 mL, de 1 mL ou de 3 mL) sera fourni par la pharmacie pour permettre de mesurer et d’administrer la dose prescrite avec précision.
Il faut conserver la solution orale LIVMARLI non entamée à une température de 2 à 30 °C (35,6 à 86 °F) et éviter de la congeler (voir 11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT). Une fois le flacon de LIVMARLI ouvert, il faut le conserver à une température de 2 à 30 °C (35,6 à 86 °F), éviter de congeler la solution, conserver le flacon dans l’emballage d'origine pour le protéger de la lumière, puis mettre au rebut toute quantité de solution orale LIVMARLI à 9,5 mg/mL qui reste au bout de 100 jours et toute quantité de solution orale LIVMARLI à 19 mg/mL qui reste au bout de 130 jours.
La solution orale LIVMARLI à 9,5 mg/mL ainsi que la solution orale à 19 mg/mL contiennent du propylèneglycol (364,5 mg/mL) comme excipient. Il faut conserver le produit en lieu sûr pour limiter le risque d’une ingestion accidentelle de doses excessives de LIVMARLI (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Les flacons non entamés de comprimés LIVMARLI doivent être conservés à une température de 15 à 30 °C (59 à 86 °F) (voir 11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT).
4.4 Dose oubliée
Dans le cas de la posologie uniquotidienne : Advenant l’omission ou l’oubli d’une dose, il faut l’administrer aussitôt que possible dans les 12 heures suivant l’heure de prise habituelle, pour ensuite reprendre l’horaire habituel des doses. Si plus de 12 heures se sont écoulées depuis le moment où il fallait prendre le médicament, il convient de sauter la dose oubliée et de prendre la dose suivante au moment prévu.
Dans le cas de la posologie biquotidienne : Advenant l’omission ou l’oubli d’une dose, il faut l’administrer aussitôt que possible dans les 6 heures suivant l’heure de prise habituelle, pour ensuite reprendre l’horaire habituel des doses. Si plus de 6 heures se sont écoulées depuis le moment où il fallait prendre le médicament, il convient de sauter la dose oubliée et de prendre la dose suivante au moment prévu.
5 SURDOSAGE
Des doses uniques de maralixibat atteignant 500 mg, soit environ 13 fois la dose recommandée, ont été administrées à des adultes en santé et ont été bien tolérées, sans augmentation pertinente des effets indésirables comparativement à ceux associés aux doses plus faibles. En cas de surdosage, il faut cesser le traitement par LIVMARLI, surveiller l’apparition de tout signe et symptôme chez le patient, et instaurer des mesures de soutien générales au besoin.
La solution orale LIVMARLI à 9,5 mg/mL ainsi que la solution orale à 19 mg/mL contiennent du propylèneglycol (364,5 mg/mL) comme excipient. Une surdose de propylèneglycol peut se manifester par une hyperosmolalité, par des effets sur le système nerveux central, ainsi que par des effets cardiovasculaires et/ou respiratoires.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 5 : Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / composition | ||||
| Orale | Solution, 9,5 mg et 19 mg de maralixibat par mL, sous forme de | Arôme de raisin, eau purifiée, EDTA de disodium, propylèneglycol et sucralose | ||
La solution orale LIVMARLI® (maralixibat) est un liquide transparent incolore à jaune, fourni dans un flacon en plastique de couleur ambre d’une capacité de 30 mL. Chaque mL contient 9,5 mg de maralixibat, l’équivalent de 10 mg de chlorure de maralixibat, ou 19 mg de maralixibat, l’équivalent de 20 mg de chlorure de maralixibat. Le pH de la solution orale se situe entre 3,8 et 4,8.
Les comprimés LIVMARLI ont une teneur en maralixibat de 10, 15, 20 ou 30 mg (l’équivalent de 10,5 mg, de 15,8 mg, de 21 mg et de 31,6 mg de chlorure de maralixibat, respectivement).
Les comprimés Livmarli dosés à 10 mg sont des comprimés ronds de couleur blanche ou blanc cassé, ont un diamètre de 6,35 mm, et sont marqués en creux de « MRX » d’un côté et de « 10 » de l’autre côté. Flacons de 30 comprimés.
Les comprimés Livmarli dosés à 15 mg sont des comprimés de forme ovale de couleur blanche ou blanc cassé, mesurent 4,75 mm sur 10,50 mm, et sont marqués en creux de « MRX » d’un côté et de « 15 » de l’autre côté. Flacons de 30 comprimés.
Les comprimés Livmarli dosés à 20 mg sont des comprimés ronds de couleur blanche ou blanc cassé, ont un diamètre de 8,00 mm, et sont marqués en creux de « MRX » d’un côté et de « 20 » de l’autre côté. Flacons de 30 comprimés.
Les comprimés Livmarli dosés à 30 mg sont des comprimés ronds de couleur blanche ou blanc cassé, ont un diamètre de 9,20 mm, et sont marqués en creux de « MRX » d’un côté et de « 30 » de l’autre côté. Flacons de 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Gastro-intestinal
La diarrhée est un effet indésirable courant du traitement par maralixibat et elle peut entraîner une déshydratation. Les patients doivent faire l’objet d’une surveillance régulière afin d’assurer une hydratation adéquate durant les épisodes de diarrhée ou de vomissements associés au traitement par LIVMARLI.
Les patients atteints d’une diarrhée chronique nécessitant l’administration intraveineuse de liquides ou une intervention nutritionnelle n’ont pas été inclus dans les essais cliniques.
Hépatique / biliaire / pancréatique
LIVMARLI est contre-indiqué chez les patients ayant déjà présenté ou présentant actuellement des événements associés à une décompensation hépatique. L’innocuité et l’efficacité de LIVMARLI n’ont pas été étudiées chez de tels patients.
Lors des essais cliniques portant sur le traitement du syndrome d’Alagille et de la CIFP, on a observé une augmentation du taux sérique d’ALT chez certains des patients traités par maralixibat. Des
| chlorure de maralixibat | ||
| Comprimé, 10 mg, 15 mg, 20 mg et 30 mg de maralixibat, sous forme de chlorure de maralixibat | Cellulose microcristalline, crospovidone de type A, distéarate de glycéryle de type I, lactose monohydraté et silice |
élévations de la bilirubine sérique dépassant les valeurs initiales ont aussi été observées (voir 8 EFFETS INDÉSIRABLES). Il faut bien peser leur signification clinique, compte tenu de l’hépatopathie sous-jacente du patient. Les tests de la fonction hépatique doivent être surveillés chez les patients avant et pendant le traitement par maralixibat, afin de pouvoir repérer et évaluer les élévations des enzymes hépatiques par rapport aux valeurs initiales.
Le traitement par LIVMARLI a été associé à une incidence accrue d’élévations des enzymes hépatiques comparativement aux sujets sous placebo (voir 8.4 EFFETS INDÉSIRABLES – Résultats de laboratoire anormaux).
Parmi tous les patients ayant participé au programme d’essais cliniques du maralixibat, 8 cas possibles d’hépatopathie d’origine médicamenteuse ont été relevés chez les patients atteints d’une CIFP; par ailleurs, 2 cas possibles d’hépatopathie médicamenteuse et 1 cas probable ont été relevés chez les patients atteints du syndrome d’Alagille. Dix de ces 11 cas ont été d’intensité légère ou modérée. Dans le contexte d’une hépatopathie cholestatique sévère, l’évaluation de ces cas peut s’avérer difficile.
Il convient d’évaluer les taux des enzymes hépatiques avant l’instauration du traitement par LIVMARLI et de les vérifier par la suite au besoin et si l’état clinique du patient nécessite une revérification. Il faut surveiller chez les patients la survenue d’élévations lors des tests de la fonction hépatique, ainsi que la survenue d’effets indésirables liés à une hépatopathie ou de signes d’une décompensation hépatique. Il faut évaluer toute élévation des enzymes hépatiques pour déterminer s’il s’agit d’un cas d’hépatopathie d’origine médicamenteuse. Selon la sévérité des résultats de cette évaluation, il faudra peut-être interrompre le traitement par LIVMARLI ou en réduire la dose. L’arrêt définitif du traitement par LIVMARLI est conseillé si les signes cliniques ou l’élévation des enzymes mesurée lors des tests persistent ou se reproduisent, si une hépatite survient lors de la reprise du traitement, ou si le patient présente une décompensation hépatique.
Carence vitaminique
Il se peut que les patients atteints du syndrome d’Alagille ou d’une CIFP présentent un manque de vitamines liposolubles au départ, avant l’instauration du traitement par LIVMARLI. Il convient de vérifier les concentrations des vitamines A, D et E chez le patient avant et pendant le traitement par LIVMARLI. Il faut également déterminer les valeurs du RIN, pour vérifier l’état des taux de vitamine K. Si une carence en vitamines liposolubles est diagnostiquée, administrer les suppléments vitaminiques appropriés. Advenant que la carence en vitamines liposolubles ne réponde pas à l’apport complémentaire de vitamines, il faudra envisager l’interruption du traitement par LIVMARLI.
Risque de toxicité associée au propylèneglycol (patients pédiatriques ayant moins de 5 ans)
La solution orale LIVMARLI contient du propylèneglycol. Le risque de toxicité est le plus élevé chez les patients pédiatriques ayant moins de 5 ans, et le niveau d’exposition au propylèneglycol ne posant aucun danger avec l’administration répétée n’a pas été établi chez ce groupe de patients. Quand la solution orale LIVMARLI est administrée à la dose prescrite (380 mcg/kg une fois par jour) pour le traitement du prurit cholestatique chez les patients atteints du syndrome d’Alagille, l’exposition au propylèneglycol est de 14,6 mg/kg/jour. Quand la solution orale LIVMARLI est administrée à la dose prescrite (570 mcg/kg deux fois par jour) pour le traitement du prurit cholestatique chez les patients atteints d’une CIFP, l’exposition au propylèneglycol est de 21,9 mg/kg/jour. Il faudra tenir compte de l’apport quotidien total de propylèneglycol provenant de toutes sources pour gérer le risque de toxicité.
Il faut surveiller chez les patients l’apparition de signes d’une toxicité possible due au propylèneglycol, notamment d’une hémolyse, d’une hyperosmolarité accompagnée d’une acidose métabolique à trou
Unclassified / Non classifié
Monographie de produit Janvier 2026 LIVMARLI (maralixibat en solution orale, maralixibat en comprimés) Page 12 de 39 anionique, d’une néphropathie aiguë et de manifestations indésirables au niveau du système nerveux central. Si une toxicité due au propylèneglycol est soupçonnée, il faut cesser l’administration de la solution orale LIVMARLI de façon définitive (voir 5 SURDOSAGE).
7.1 Populations particulières
7.1.1 Femmes enceintes
LIVMARLI n’a pas été utilisé chez des femmes enceintes dans le cadre d’essais cliniques.
Lors des études sur la reproduction menées chez des animaux, aucun effet n’a été observé sur le développement (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Aucun effet cliniquement pertinent n’est attendu chez les enfants allaités étant donné que l’exposition systémique de la mère au maralixibat est négligeable.
7.1.3 Enfants
Syndrome d’Alagille
Enfants (âgés de 12 mois à 18 ans) : L’innocuité et l’efficacité de LIVMARLI dans le traitement du prurit cholestatique associé au syndrome d’Alagille ont été établies chez ces patients (voir 1.1 INDICATIONS, Enfants).
Enfants (âgés de moins de 12 mois) : L’innocuité et l’efficacité de LIVMARLI dans cette population pédiatrique n’ont pas été établies (voir 1.1 INDICATIONS, Enfants).
Cholestase intrahépatique familiale progressive
Enfants (âgés de 12 mois à 18 ans) : L’innocuité et l’efficacité de LIVMARLI dans le traitement du prurit cholestatique associé à une CIFP ont été établies chez ces patients (voir 1.1 INDICATIONS, Enfants).
Enfants (âgés de moins de 12 mois) : L’innocuité et l’efficacité de LIVMARLI dans cette population pédiatrique n’ont pas été établies (voir 1.1 INDICATIONS, Enfants).
7.1.4 Personnes âgées
L’innocuité et l’efficacité de LIVMARLI dans le traitement du prurit associé à une CIFP ou du prurit associé au syndrome d’Alagille chez des adultes âgés de 65 ans ou plus n’ont pas été établies.
7.1.5 Insuffisance hépatique
LIVMARLI est contre-indiqué chez les patients ayant déjà présenté ou présentant actuellement des événements associés à une décompensation hépatique (voir 2 CONTRE-INDICATIONS). Les études cliniques sur LIVMARLI comprenaient des patients atteints du syndrome d’Alagille ou d’une CIFP qui présentaient une dysfonction hépatique au moment de leur admission à l’étude. Toutefois, l’efficacité et l’innocuité du produit n’ont pas été établies chez les patients présentant une hypertension portale ou une décompensation hépatique cliniquement significatives (voir 4.2 POSOLOGIE ET ADMINISTRATION, Insuffisance hépatique, 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 14.1 ESSAIS CLINIQUES, pour le syndrome d’Alagille et la CIFP).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Syndrome d’Alagille
Les effets indésirables survenus le plus fréquemment chez les patients atteints du syndrome d’Alagille âgés de 12 mois et plus (n = 86) qui ont reçu le maralixibat sur une période prolongée atteignant 5 ans étaient la diarrhée (36 %) et les douleurs abdominales (35 %). Dans l’ensemble du programme d’essais cliniques portant sur le syndrome d’Alagille, ces effets indésirables ont généralement été considérés comme étant d’intensité légère ou modérée et spontanément résolutifs.
Bien que 30,2 % des patients aient présenté des effets indésirables graves à un moment ou l’autre pendant les études de prolongation ou les études initiales, la plupart de ces effets ont été considérés comme étant liés à la pathologie sous-jacente du syndrome d’Alagille ou à des maladies passagères telles que des infections virales. L’incidence globale de graves effets gastro-intestinaux a été de 9,3 %, soit de 5,8 % pour la diarrhée, les douleurs abdominales ou les vomissements et de 3,5 % pour les cas de saignement gastro-intestinal.
Dans l’ensemble, 16 % des patients ont présenté au moins un effet indésirable ayant mené à l’arrêt du traitement étudié. De ce nombre, 8 % ont présenté une hausse du taux sérique d’alanine transaminase (ALT) et 2 % ont présenté une élévation de la bilirubinémie. Ces effets indésirables ayant mené à l’arrêt du traitement n’étaient pas nécessairement attribuables à l’exposition au maralixibat puisque la quasi-totalité des patients inclus dans les essais cliniques avaient des biomarqueurs hépatiques anormaux au départ.
CIFP
Presque tous les patients, soit 92,5 % (44 des 47 sujets sous maralixibat et 42 des 46 sujets sous placebo), ont participé à l’étude de 26 semaines jusqu’au bout. Les sept patients ayant cessé de participer avant la fin se sont répartis comme suit : 4 ont retiré leur consentement, 1 a cessé en raison d’effets indésirables, soit une légère diarrhée, 1 a subi une transplantation hépatique et 1 a cessé en raison de la progression de sa maladie. Les patients ayant terminé l’étude pivot étaient admissibles à une étude de prolongation ouverte (MRX-503).
Les effets indésirables survenus le plus fréquemment chez les patients atteints d’une CIFP qui ont été traités dans le cadre de l’étude MARCH étaient la diarrhée et les douleurs abdominales. Chez les 47 patients traités par maralixibat, l’incidence de la diarrhée et des douleurs abdominales a été de 57,4 % et de 21,3 %, respectivement. Dans la majorité des cas, la diarrhée et les douleurs abdominales étaient d’intensité légère ou modérée, passagères et se sont résolues en cours de traitement.
Des 47 patients traités par maralixibat, 10,6 % ont présenté un effet indésirable grave; toutefois, aucun cas grave de diarrhée ou de douleurs abdominales n’a été signalé. Un seul des sujets traités par maralixibat dans le cadre de l’étude MARCH s’est retiré de l’étude de façon définitive en raison d’un événement lié au traitement (légère diarrhée). Un cas grave d’élévation de la bilirubinémie a été associé au maralixibat. Dans un autre cas signalé, une hausse du taux d’ALT accompagnée d’une élévation de la bilirubinémie a été associée au maralixibat et a mené à l’arrêt du traitement par maralixibat.
Des cas d’élévation des enzymes hépatiques ont été signalés chez les sujets recevant le maralixibat. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique pour des précisions concernant le risque d’hépatotoxicité et d’hépatopathie médicamenteuse. Voir 8.4 RÉSULTATS DE LABORATOIRE ANORMAUX : HÉMATOLOGIE, CHIMIE CLINIQUE ET AUTRES DONNÉES QUANTITATIVES pour des détails supplémentaires.
L’incidence de fractures a été de 6,4 % chez les patients sous LIVMARLI, alors qu’aucune fracture n’a eu lieu chez les sujets sous placebo.
8.2 Effets indésirables observés au cours des essais cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Syndrome d’Alagille
Dans le cadre du programme de développement clinique pour le syndrome d’Alagille, qui comprend cinq études cliniques regroupant 86 patients, les patients ont reçu des doses de LIVMARLI atteignant 760 mcg/kg par jour, la durée d’exposition médiane étant de 32,3 mois. La dose d’entretien du maralixibat a généralement été de 380 mcg/kg par jour.
L’étude ICONIC regroupait des patients atteints du syndrome d’Alagille âgés de 12 mois ou plus et comportait une phase initiale de 18 semaines en mode ouvert, suivie d’une phase de sevrage de 4 semaines à répartition aléatoire et contrôlée par placebo. Les sujets passaient ensuite à une phase de prolongation ouverte. La dose de maralixibat a été portée à 380 mcg/kg DIE, puis a été maintenue à ce niveau si elle était tolérée. Pendant la phase de prolongation ouverte, certains patients ont reçu 380 mcg/kg BID. Dans l’ensemble, la durée moyenne de l’exposition au maralixibat a été de 2,6 ans pendant l’étude.
Les effets indésirables les plus fréquents, classifiés par système organique, étaient d’ordre gastro-intestinal. En fait, 67,7 % des patients ont présenté des effets indésirables de ce type au cours de la phase initiale de 18 semaines en mode ouvert. Il s’agissait principalement de cas de diarrhée, de douleurs abdominales ou de vomissements.
Les effets indésirables fréquents signalés pendant le traitement par maralixibat dans le cadre de l’étude ICONIC sont énumérés dans le Tableau 6 ci-dessous, répartis par phase de l’étude.
Tableau 6 : Incidence des effets indésirables fréquents (> 10 %) associés au maralixibat pendant l’étude ICONIC
| Phase initiale de 18 semaines en mode ouvert | |
Maralixibat 380 mcg/kg/jour N = 31 n (%) | |
| Nombre de sujets présentant au moins 1 EI courant | 22 (71 %) |
| Troubles gastro-intestinaux | |
| Douleurs abdominales* | 13 (42 %) |
| Diarrhée | 13 (42 %) |
| Vomissements | 11 (35 %) |
| Troubles généraux et anomalies au site d’administration | |
| Pyrexie | 6 (19 %) |
| Infections et infestations | |
| Infection des voies respiratoires supérieures | 6 (19 %) |
| Rhinopharyngite | 4 (13 %) |
| Lésions, intoxications et complications d’interventions | |
| Chute | 4 (13 %) | |
| Troubles du système nerveux | ||
| Céphalées | 5 (16 %) | |
| Phase de sevrage à répartition aléatoire – Semaines 18 à 22 | ||
Maralixibat 380 mcg/kg/jour (N = 13) n (%) | Placebo (N = 16) n (%) | |
| Nombre de sujets présentant au moins 1 EI courant | 3 (23 %) | 7 (44 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Pyrexie | 0 | 2 (13 %) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 2 (15 %) | 0 |
| Phase ouverte – Semaines suivant la semaine 22 | ||
Population globale sous maralixibat1 (N = 29) n (%) | ||
| Nombre de sujets présentant au moins 1 EI courant | 27 (93 %) | |
| Troubles gastro-intestinaux | ||
| Douleurs abdominales* | 11 (38 %) | |
| Vomissements | 9 (31 %) | |
| Diarrhée | 8 (28 %) | |
| Troubles généraux et anomalies au site d’administration | ||
| Pyrexie | 14 (48 %) | |
| Infections et infestations | ||
| Rhinopharyngite | 9 (31 %) | |
| Otite | 6 (21 %) | |
| Gastro-entérite | 5 (17 %) | |
| Infection des voies respiratoires supérieures | 4 (14 %) | |
| Infection virale | 5 (17 %) | |
| Bronchite | 3 (10 %) | |
| Lésions, intoxications et complications d’interventions | ||
| Chute | 3 (10 %) | |
| Troubles du système nerveux | ||
| Céphalées | 5 (17 %) | |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 10 (34 %) | |
| Douleur oropharyngée | 5 (17 %) | |
EI = effet indésirable; n = nombre dans une catégorie donnée; N = nombre de sujets.
*Notions regroupées sous « douleurs abdominales » : distension abdominale, douleurs abdominales, douleurs abdominales basses, douleurs abdominales hautes, malaise abdominal.
1 Seuls les effets indésirables survenus pendant que les sujets recevaient 380 mcg/kg/jour ou moins sont affichés. Chaque sujet a été compté une fois seulement pour chaque système organique et terme privilégié.
CIFP
Lors de l’étude MARCH, à laquelle 93 patients ont été inscrits, 47 patients ont reçu des doses de LIVMARLI atteignant 570 mcg/kg BID, la durée d’exposition médiane ayant été de 6 mois (plage de 0,3 à 6,7 mois).
Les effets indésirables les plus fréquents (incidence ≥ 5 %) chez les patients atteints d’une CIFP et traités par LIVMARLI, dont la fréquence dépassait celle observée avec le placebo, sont énumérés au Tableau 7. La diarrhée était l’effet indésirable le plus fréquent; la majorité des épisodes ont été légers et passagers, ayant une durée médiane de 5,5 jours. Chez dix-neuf (40,4 %) des sujets traités par LIVMARLI, la diarrhée a duré 7 jours ou plus. Chez les sujets sous placebo, la durée médiane de la diarrhée a été de 3 jours, et deux de ces sujets (4,3 %) ont eu la diarrhée pendant 7 jours ou plus. Aucun cas de diarrhée sévère n’a été signalé. La majorité des cas de douleurs abdominales ont été d’intensité légère et accompagnaient la diarrhée.
Un sujet traité par LIVMARLI et ayant présenté une légère diarrhée a cessé le traitement. La diarrhée ou les douleurs abdominales ont donné lieu à une interruption du traitement ou à une réduction de la dose chez 3 (6,4 %) des sujets traités par LIVMARLI. Aucun des sujets sous placebo n’a cessé le traitement ni n’a fait l’objet d’une réduction ou d’une interruption des doses en raison de la diarrhée.
Tableau 7 : Incidence des effets indésirables fréquents (> 5 %) associés au maralixibat pendant l’étude MARCH
Effet indésirable (tout grade) | Placebo n = 46 | LIVMARLI (dose portée graduellement à 570 mcg/kg BID) n = 47 |
| Diarrhée | 9 (19,6 %) | 27 (57,4 %) |
| Douleurs abdominales† | 7 (15,2 %) | 13 (27,7 %) |
| Élévation des transaminases (ALT ou AST)† | 3 (6,5 %) | 8 (17 %) |
| Hématochézie ou hémorragie rectale | 1 (2,2 %) | 4 (8,5 %) |
| Fractures† | 0 | 3 (6,4 %) |
†Notions regroupées sous « douleurs abdominales » : distension abdominale, douleurs abdominales, douleurs abdominales hautes. †Notions regroupées sous « élévation des transaminases » : élévation des enzymes hépatiques, élévation des transaminases, hausse du taux d’ALT (alanine aminotransférase), hausse du taux d’AST (aspartate aminotransférase).
†Notions regroupées sous « fractures » : fracture du fémur, fracture d’un membre inférieur, fracture du radius, fracture de l’ulna.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables signalés moins souvent (incidence < 10 %) chez les sujets de l’étude ICONIC atteints du syndrome d’Alagille comprenaient les suivants :
Troubles gastro-intestinaux : gastrite, nausées, saignement gastro-intestinal
Troubles du système nerveux : céphalées, léthargie
Aucun effet indésirable n’a été signalé à une incidence inférieure à 5 % chez les patients de l’étude MARCH atteints d’une CIFP.
Lors d’une étude de prolongation ouverte menée chez des patients atteints d’une CIFP, les effets indésirables associés au traitement comprenaient, en plus de ceux énumérés au tableau 7, une élévation de la bilirubinémie, et un cas de chacun des effets suivants : carence en vitamine E, augmentation du RIN, perturbation de la démarche et irritation de la gorge.
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Biomarqueurs hépatiques
Syndrome d’Alagille
Les patients atteints du syndrome Alagille âgés de 12 mois et plus qui ont été admis à l’étude ICONIC présentaient une cholestase sévère au départ, manifestée par des taux moyens élevés d’acides biliaires sériques (283,4 µmol/L), de bilirubine totale (6,1 mg/dL), d’aspartate aminotransférase (AST) (167,7 U/L), d’alanine transaminase (ALT) (181,0 U/L), de gammaglutamyl transférase (GGT) (508,4 U/L), de phosphatase alcaline (601,3 U/L) et de cholestérol total (512,1 mg/dL).
Des effets indésirables liés aux élévations des transaminases sériques ont été signalés seulement pendant la phase de prolongation ouverte de l’étude, où 4 patients (17 %) ont présenté une hausse du taux d’ALT. Deux d’entre eux (9 %) présentaient également un taux d’AST accru. Toutefois, aucun de ces sujets de l’étude n’a présenté un effet indésirable grave associé à ces élévations des transaminases. La survenue d’un effet indésirable a été signalée chez un seul patient (3 %) ayant un taux de bilirubine élevé après la phase de sevrage randomisée de l’étude, mais le chercheur a jugé que cet effet n'était pas lié au médicament étudié. Néanmoins, cet effet indésirable a donné lieu à l’arrêt du traitement chez ce patient.
CIFP
Les patients admis à l’étude MARCH présentaient une cholestase sévère au départ, manifestée par des taux moyens élevés d’acides biliaires sériques (252,9 µmol/L), de bilirubine totale (3,95 mg/dL), d’aspartate aminotransférase (AST) (122,6 U/L), d’alanine transaminase (ALT) (114,5 U/L), de gammaglutamyl transférase (GGT) (55,5 U/L) et de phosphatase alcaline (554,3 U/L).
Des effets indésirables liés aux élévations des transaminases sériques ont été signalés chez 8 patients (17 %) sous maralixibat et chez 3 sujets sous placebo (6,5 %). Aucun des cas d’élévation des transaminases n’a été considéré grave; tous ont été d’intensité légère ou modérée et aucun n’a mené à l’arrêt du traitement avec le médicament étudié. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique pour des renseignements supplémentaires concernant l’élévation des transaminases et les risques d’hépatotoxicité.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été relevés depuis l’homologation de LIVMARLI. Comme ils ont été signalés volontairement, à partir d’une population dont on ne connaît pas la taille exacte, on ne peut en estimer la fréquence de façon fiable ni établir un lien de causalité avec l’exposition au médicament.
Troubles gastro-intestinaux : hématémèse, hémorragie post-biopsie du foie, hémorragie post-endoscopie, transplantation hépatique
Troubles généraux et anomalies au site d’administration : inefficacité du médicament
Lésions, intoxications et complications d’interventions : utilisation non approuvée du médicament
Investigations : élévation du taux de gammaglutamyl transférase
Troubles du système nerveux : hémorragie intracrânienne
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicaments
Le maralixibat n’étant pas un substrat des transporteurs MDR1 (P-gp), BCRP, OATP1B1, OATP1B3 ou OATP2B2, il n’est pas attendu que les médicaments concomitants influençant ces transporteurs aient un impact sur le devenir du maralixibat.
Le maralixibat inhibe le CYP3A4 in vitro. Toutefois, des effets cliniquement pertinents sur la pharmacocinétique des substrats du CYP3A4 sont peu probables.
In vitro, le maralixibat n’a pas induit d’isoformes du CYP 1A2, 2B6 ou 3A4 et n’a pas inhibé les isoformes du CYP 1A2, 2B6, 2C8, 2C9, 2C19 ou 2D6 à des concentrations cliniquement pertinentes.
In vitro, le maralixibat n’a pas inhibé les transporteurs MDR1 (P-gp), BCRP, OAT1, OAT3, OATP1B1, OATP1B3, PEPT1, OCT1, OCT2, OCT3, OCTN1, OCTN2, MRP2, MATE1 ou MATE2-K à des concentrations cliniquement pertinentes.
L’inclusion des médicaments énumérés dans le Tableau 8 est fondée sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions possibles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Tableau 8 : Interactions médicament-médicaments établies ou possibles
| Médicament | Source de | Effet | Commentaire | ||||
| preuve | clinique | ||||||
| Effet du maralixibat sur d’autres médicaments | |||||||
Substrats de l’OATP2B1 (par exemple, les statines) | T | Le maralixibat est un inhibiteur de l’OATP2B1 selon les études menées in vitro. Une réduction de l’absorption orale des substrats de l’OATP2B1 en raison de l’inhibition de l’OATP2B1 dans le tractus gastro-intestinal ne peut être exclue. Dans les études cliniques, la coadministration de 4,75 mg de maralixibat (une fois par jour, le matin) et de doses quotidiennes de simvastatine ou de lovastatine le soir n’a pas eu d’effet cliniquement significatif sur la pharmacocinétique de ces statines et de leurs métabolites. L’administration concomitante de 4,75 mg de maralixibat n’a pas eu d’effet sur la pharmacocinétique de l’atorvastatine. Cependant, l’effet du maralixibat sur la pharmacocinétique des substrats de l’OATP2B1 à des doses plus élevées n’a pas été évalué dans | Envisager de surveiller les effets médicamenteux des substrats de l’OATP2B1 au besoin (voir 10.3 PHARMACOLOGIE CLINIQUE, Pharmacocinétique). | ||||
| une étude clinique. |
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliments
L’administration concomitante d’un repas riche en gras et d’une dose unique (30 mg ou 45 mg) de maralixibat en solution orale a diminué le taux et l’ampleur de l’absorption. L’ASC et la Cmax après un repas étaient de 64,8 % à 85,8 % moins élevées qu’après l’administration à jeun. Aucun ajustement de la dose n’est nécessaire pour tenir compte des effets des aliments. Le maralixibat se prend 30 minutes avant un repas.
9.6 Interactions médicament-plantes médicinales
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le maralixibat est un inhibiteur du transporteur iléal des acides biliaires (TIAB) qui agit localement dans l’extrémité distale de l’iléon pour réduire le recaptage des acides biliaires et en accroître la clairance dans le côlon, réduisant ainsi la concentration sérique d’acides biliaires.
10.2 Pharmacodynamie
Syndrome d’Alagille
Lors de l’étude 304, des patients pédiatriques atteints du syndrome d’Alagille ont reçu en mode ouvert un traitement par LIVMARLI (maralixibat) à raison de 380 mcg/kg une fois par jour pendant 13 semaines après une période initiale de 5 semaines à doses croissantes (voir 14 ESSAIS CLINIQUES). Au début de l’étude, les taux d’acides biliaires sériques étaient extrêmement variés d’un patient à l’autre (allant de 20 à 749 µmol/L) et le taux d’acides biliaires sériques moyen (écart type) était de 283 (210,6) µmol/L. Les taux d’acides biliaires sériques ont diminué par rapport au départ chez la majorité des patients et cette réduction s’est généralement maintenue pendant la période de traitement.
CIFP
Lors de l’étude 502, des patients pédiatriques atteints d’une CIFP ont reçu LIVMARLI à raison de 570 mcg/kg ou un placebo deux fois par jour pendant 22 semaines au maximum après une période initiale de 4 à 6 semaines à doses croissantes. Au début de l’étude, les taux d’acides biliaires sériques étaient extrêmement variés d’un patient à l’autre (allant de 2 à 549 µmol/L) et le taux d’acides biliaires sériques moyen était de 253 µmol/L. Les taux d’acides biliaires sériques ont diminué dès la deuxième semaine chez la majorité des patients et, bien que les taux aient fluctué, cette réduction s’est généralement maintenue pendant la période de traitement (voir 14 ESSAIS CLINIQUES).
10.3 Pharmacocinétique
En raison de la faible absorption systémique du maralixibat, les paramètres pharmacocinétiques ne peuvent être calculés de manière fiable à la dose recommandée. Les concentrations de maralixibat chez les patients pédiatriques atteints du syndrome d’Alagille ou d’une CIFP étaient sous la limite de quantification (0,25 ng/mL) dans la majorité des échantillons plasmatiques. Lors de l’étude 304, la plus forte concentration de maralixibat chez les patients pédiatriques atteints du syndrome d’Alagille, après le traitement par LIVMARLI à raison de 380 mcg/kg une fois par jour, était de 5,93 ng/mL. Lors de l’étude 502, la plus forte concentration de maralixibat chez les patients pédiatriques atteints d’une CIFP, où le traitement par LIVMARLI pouvait atteindre 570 mcg/kg deux fois par jour, était de 6,13 ng/mL.
Après l’administration d’une seule dose de maralixibat en solution orale à des adultes en santé, les doses administrées allant de 1 mg à 500 mg, les concentrations plasmatiques de maralixibat étaient sous la limite de quantification (0,25 ng/mL) aux doses inférieures à 20 mg et les paramètres pharmacocinétiques ne pouvaient pas être calculés de manière fiable.
Absorption
Le maralixibat est très peu absorbé et les concentrations plasmatiques se situent souvent sous la limite de quantification (0,25 ng/mL) après l’administration de doses uniques ou multiples, aux doses recommandées. Après l’administration d’une dose unique de 30, 45 et 100 mg de maralixibat en solution orale à jeun, l’ASCdern et la Cmax ont augmenté proportionnellement à la dose. Aucune accumulation de maralixibat n’a été observée après l’administration orale répétée de maralixibat chez des adultes en santé à des doses atteignant 100 mg une fois par jour.
Solution orale :
Après l’administration d’une dose unique de 30 mg de maralixibat en solution orale à jeun, la Tmax médiane a été de 0,75 heure et la Cmax et l’ASCdern moyennes ont été de 1,65 ng/mL et de 3,43 ng.h/mL, respectivement.
Après l’administration d’une dose unique de 100 mg de maralixibat en solution orale à jeun, la Tmax médiane a été de 1,00 heure et la Cmax et l’ASCdern moyennes ont été de 4,32 ng/mL et de 16,39 ng.h/mL, respectivement.
Comprimé :
Après l’administration d’une dose unique de 100 mg (2 x 50 mg) de maralixibat à jeun, sous forme de comprimé, la Tmax médiane a été de 1,50 heure et la Cmax et l’ASCdern moyennes ont été de 3,04 ng/mL et de 10,78 ng.h/mL, respectivement.
Après l’administration d’une dose de 100 mg, la biodisponibilité du maralixibat sous forme de comprimé était moins élevée que celle du médicament en solution orale. Étant donné l’action localisée du maralixibat et son absorption systémique minime, les différences dans la Cmax et l’ASCdern ne sont pas utiles pour déterminer des différences cliniques.
Effet des aliments
L’administration concomitante d’un repas riche en gras et d’une dose unique de 30 mg de maralixibat en solution orale a diminué le taux et l’ampleur de l’absorption. La Cmax et l’ASCdern après un repas étaient de 73,2 % et de 85,8 % moins élevées qu’après l’administration à jeun. Aucun ajustement de la dose n’est nécessaire pour tenir compte des effets des aliments. Le maralixibat se prend 30 minutes avant un repas.
Distribution
Le maralixibat présente un taux de liaison élevé (91 %) aux protéines plasmatiques humaines in vitro.
Métabolisme
Aucun métabolite du maralixibat n’a été détecté dans le plasma. Trois métabolites mineurs, représentant au total moins de 3 % de la radioactivité fécale associée au maralixibat, ont été identifiés après l’administration orale de [14C]maralixibat.
Élimination
Après l’administration d’une dose orale unique de 30 mg de maralixibat à des adultes en santé, la demi-vie moyenne (t1/2) était de 1,6 heure.
L’excrétion fécale s’est révélée être la principale voie d’élimination. Après une dose orale unique de 5 mg de [14C]maralixibat, 73 % de la dose a été excrétée dans les selles, et 0,066 % dans l’urine. Une proportion de 94 % de l’excrétion fécale était constituée de maralixibat sous forme inchangée.
Populations et états pathologiques particuliers
Insuffisance hépatique :
Les propriétés pharmacocinétiques du maralixibat n’ont pas été étudiées de façon systématique chez les patients présentant une hépatopathie ou une cirrhose décompensées.
Insuffisance rénale : Les propriétés pharmacocinétiques du maralixibat n’ont pas été étudiées chez les patients présentant une dysfonction rénale, notamment chez ceux atteints d’une néphropathie terminale ou recevant une hémodialyse.
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT
LIVMARLI en solution orale
Conserver la solution orale LIVMARLI non entamée à une température de 2 à 30 °C (35,6 à 86 °F) et éviter de la congeler. Il faut la conserver dans l’emballage d'origine pour la protéger de la lumière. Une fois le flacon de LIVMARLI ouvert, il faut le conserver à une température de 2 à 30 °C (35,6 à 86 °F), éviter de congeler la solution, conserver le flacon dans l’emballage d'origine pour le protéger de la lumière, puis mettre au rebut toute quantité de solution orale LIVMARLI à 9,5 mg/mL qui reste au bout de 100 jours et toute quantité de solution orale LIVMARLI à 19 mg/mL qui reste au bout de 130 jours. Il faut entreposer le produit avec le couvercle du flacon en place.
LIVMARLI en comprimés
Conserver les flacons non entamés de comprimés LIVMARLI à une température de 15 à 30 °C (59 à 86 °F). Il faut les conserver dans l’emballage d'origine pour les protéger de la lumière.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Les seringues pour administration orale peuvent être rincées sous l’eau, séchées à l’air libre et réutilisées pendant 130 jours.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : chlorure de maralixibat
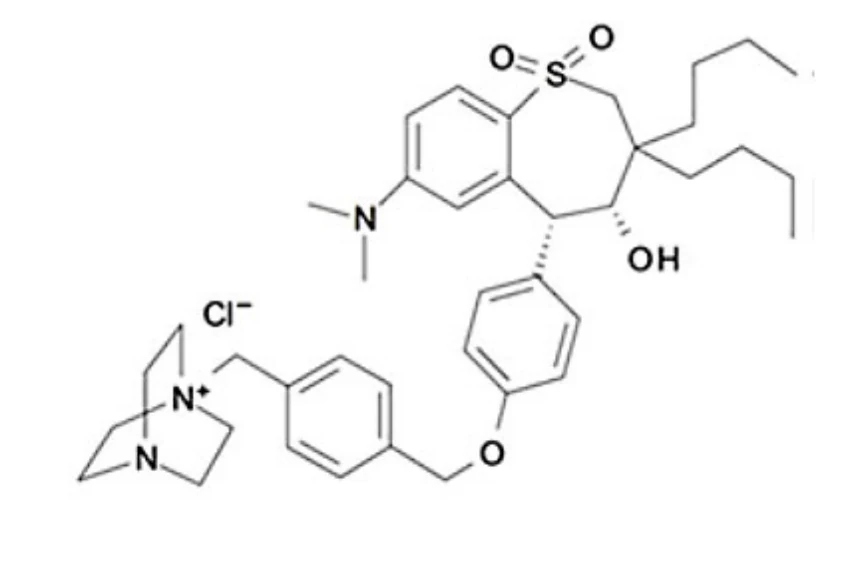
Nom chimique : chlorure de 1-[[4-[[4-[(4R,5R)-3,3-dibutyl-7-(diméthylamino)-2,3,4,5-tétrahydro-4-hydroxy-1,1-dioxydo-1-benzothiépine-5-yl]phénoxy]méthyl]phényl]méthyl]-4-aza-1-azoniabicyclo[2.2.2]octane
Formule moléculaire et masse moléculaire : C40H56ClN3O4S 710,42 daltons
Formule développée :
Propriétés physicochimiques : Le maralixibat (sous forme de chlorure de maralixibat) est un solide de couleur blanche à jaune clair, hautement hydrosoluble.
La solution orale LIVMARLI à 9,5 mg/mL et la solution orale LIVMARLI à 19 mg/mL contiennent du propylèneglycol (364,5 mg/mL) comme excipient. Voir 7 MISES EN GARDE ET PRÉCAUTIONS pour des renseignements concernant le risque de toxicité due au propylèneglycol.
14 ESSAIS CLINIQUES
14.1 Essais cliniques selon l’indication
Syndrome d’Alagille
Tableau 9 : Résumé des caractéristiques démographiques des patients dans l’essai clinique portant sur le syndrome d’Alagille
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (plage) | Sexe | ||
| de | |||||||
| sujets | |||||||
| (n) | |||||||
L’étude ICONIC
| Étude comportant une phase de sevrage thérapeutique à répartition aléatoire, à double insu et contrôlée par placebo | Maralixibat à 380 mcg/kg une fois par jour pendant 43 semaines après une phase initiale de 5 semaines à doses croissantes Administration par voie orale | 31 | 5,4 ans (1 à 15) | Garçons : 19 (61,3 %) Filles : 12 (38,7 %) | ||
L'efficacité de LIVMARLI a été évaluée chez des patients atteints du syndrome d’Alagille âgés de 12 mois et plus dans le cadre de l’étude ICONIC, qui comportait une période de traitement de 18 semaines en mode ouvert suivie d’une période de sevrage de 4 semaines à répartition aléatoire, à double insu et contrôlée par placebo. Cette dernière était suivie d’une période de traitement de 26 semaines en mode ouvert, puis d’une phase de prolongation ouverte.
Trente et un patients pédiatriques atteints du syndrome d’Alagille et présentant une cholestase et un prurit ont été inscrits à l’étude. Au moment de leur admission à l’étude, 90,3 % des patients recevaient au moins un médicament à une dose stable pour traiter leur prurit. Tous les patients présentaient la mutation JAGGED1. Les patients ont reçu en mode ouvert le traitement par LIVMARLI à raison de 380 mcg/kg une fois par jour pendant 13 semaines après une période initiale de 5 semaines à doses croissantes. Deux patients ont cessé le traitement au cours des 18 premières semaines en mode ouvert. Les 29 patients ayant terminé la phase de traitement ouverte ont été randomisés pour poursuivre le traitement par LIVMARLI (n = 13) ou pour recevoir le placebo correspondant (n = 16) pendant la période de sevrage thérapeutique de 4 semaines (semaines 19 à 22). Les 29 patients ont tous terminé la période de sevrage randomisée à double insu. Ils ont ensuite reçu LIVMARLI en mode ouvert pendant une période supplémentaire atteignant 266 semaines.
La totalité des patients présentaient une hépatopathie cholestatique au moment de leur admission à l’étude. Chez les 29 sujets retenus, les valeurs pour la moyenne initiale des taux sériques des biomarqueurs hépatiques étaient les suivantes : acides biliaires sériques 280 mcmol/L, AST 158 U/L, ALT 179 U/L, GGT 498 U/L et bilirubine totale 5,6 mg/dL. Compte tenu du jeune âge des patients, une échelle de résultats signalés par l’observateur à item unique a servi d’instrument principal pour mesurer les symptômes de prurit tels qu’observés par l’aidant(e) deux fois par jour (une fois le matin et une fois le soir). Cette échelle (Itch Reported Outcome, ItchRO[Obs] en abrégé) permettait d’évaluer les symptômes de prurit sur une échelle à 5 points, les scores allant de 0 (aucun symptôme observé) à 4 (symptômes très sévères). Les patients étaient inclus dans l’étude si leur pire score de prurit quotidien moyen était supérieur à 2,0 (modéré) pendant chacune des 2 semaines précédant l’admission à l’étude. Chez les patients randomisés, le score de sévérité matinal moyen hebdomadaire ItchRO(Obs) était de 2,9 en moyenne au départ dans la population globale.
Les principaux résultats concernant l’efficacité tirés de l’étude ICONIC sont présentés ci-dessous, dans le Tableau 10. Les analyses statistiques des paramètres secondaires n’ont pas été ajustées en fonction de la multiplicité. Les données statistiques obtenues sont donc considérées nominales.
Tableau 10 : Résultats de l’étude ICONIC pendant la phase de sevrage à répartition aléatoire
| Principaux paramètres d’efficacité | LIVMARLI | Placebo | Différence moyenne | ||||||||
| Taux d’acides biliaires sériques (μmol/L) | (n = 13) | (n = 16) | |||||||||
| Semaine 22, MMC (IC à 95 %) | 186,5 (115,4 à 257,5) | 277,4 (213,4 à 341,4) | |||||||||
| Variation entre la semaine 18 et la semaine 22, MMC (IC à 95 %) | -18,7 (-91,2 à 53,7) | 95,2 (30,1 à 160,3) | -114,0 (-212,7 à -15,2) | ||||||||
| Prurit (score ItchRO[Obs])* | (n = 12) | (n = 16) | |||||||||
| Semaine 22, MMC (IC à 95 %) | 1,4 (0,9 à 1,9) | 2,8 (2,4 à 3,3) | |||||||||
Variation entre la semaine 18 et la semaine 22, MMC (IC à 95 %) | 0,2 (-0,3 à 0,7) | 1,7 (1,3 à 2,1) | -1,5 (-2,1 à -0,8) | ||||||||
* score de sévérité ItchRO (Obs) matinal moyen hebdomadaire; IC = intervalle de confiance; MMC = moyenne des moindres carrés; n = nombre de patients
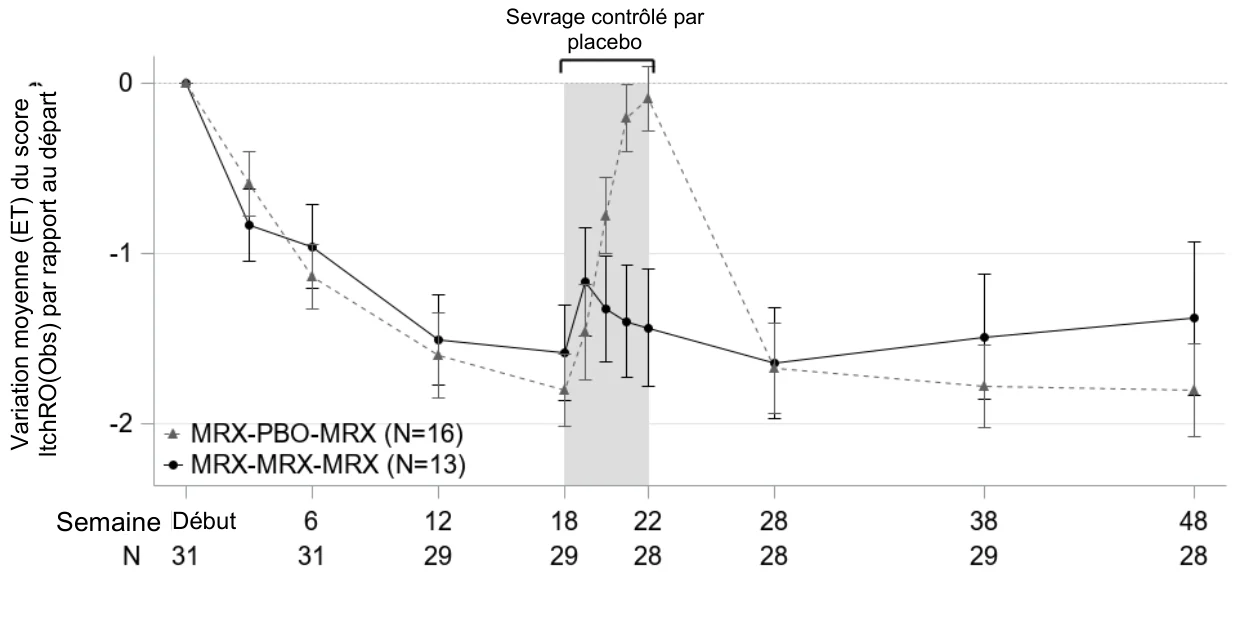
À la fin de la période de traitement initiale de 18 semaines en mode ouvert, la différence dans le score de sévérité ItchRO(Obs) matinal moyen hebdomadaire (IC à 95 %) par rapport au départ était de -1,70 (-2,05 à -1,36) dans la population selon l’intention de traiter (population ITT). De façon générale, les patients ayant reçu LIVMARLI pendant 22 semaines ont maintenu la réduction du prurit alors que ceux du groupe placebo, qui ont cessé de recevoir LIVMARLI après la semaine 18, présentaient à la semaine 22 le même score de prurit qu’ils avaient au moment de leur admission à l’étude. À la semaine 48, pendant la seconde phase ouverte de l’étude où tous les sujets recevaient le maralixibat, une amélioration par rapport au départ a été observée dans le score de sévérité ItchRO(Obs) matinal moyen hebdomadaire (IC à 95 %), soit une différence de -1,62 (-2,12 à -1,12). Dans l’ensemble, une baisse du score de sévérité ItchRO(Obs) matinal moyen hebdomadaire par rapport au départ a été observée dans la population ITT lors de chaque visite d’analyse évaluable au cours de la période d’observation entière allant jusqu’à la semaine 240, ce qui démontre une amélioration uniforme et soutenue du prurit (voir Figure 1). Ces résultats concernant le prurit évalué par l’observateur sont étayés par des résultats semblables recueillis auprès de patients âgés de 5 ans et plus qui étaient en mesure d’évaluer eux-mêmes la sévérité de leurs démangeaisons.
Figure 1 : Variation du score de sévérité matinal moyen hebdomadaire ItchRO(Obs) entre le début de l’étude et la semaine 48 selon le groupe de traitement randomisé, chez tous les patients
ET = erreur type; MRX = maralixibat; PBO = placebo.
Une réduction moyenne (IC à 95 %) du taux d’acides biliaires sériques par rapport au départ, soit une différence de -88 (-133 à -42) µmol/L à la semaine 18 et une différence de -96 (-162 à -31) µmol/L à la semaine 48, a été observée chez les patients qui avaient reçu le maralixibat. À la fin de la période de 4 semaines contrôlée par placebo, une différence a été démontrée entre le groupe maralixibat et le groupe placebo dans la variation du taux d’acides biliaires sériques entre la semaine 18 et la semaine 22 selon la méthode de la moyenne des moindres carrés (IC à 95 %); la différence était de -114 (-213 à -15) µmol/L en faveur du maralixibat. Lorsque les sujets du groupe placebo ont recommencé à recevoir le maralixibat à la fin de la période de sevrage randomisée, les taux d’acides biliaires sériques ont diminué pour revenir aux taux précédemment observés avec le traitement par maralixibat (voir Figure 2).
Figure 2 : Variation moyenne (± ET) du taux d’acides biliaires sériques entre le début de l’étude et la semaine 48 chez tous les patients atteints du syndrome d’Alagille
ET = erreur type; MRX = maralixibat; PBO = placebo.
Cholestase intrahépatique familiale progressive
Tableau 11 : Résumé des caractéristiques démographiques des patients retenus pour évaluer l’efficacité du médicament dans le traitement de la CIFP lors de l’étude clinique pivot 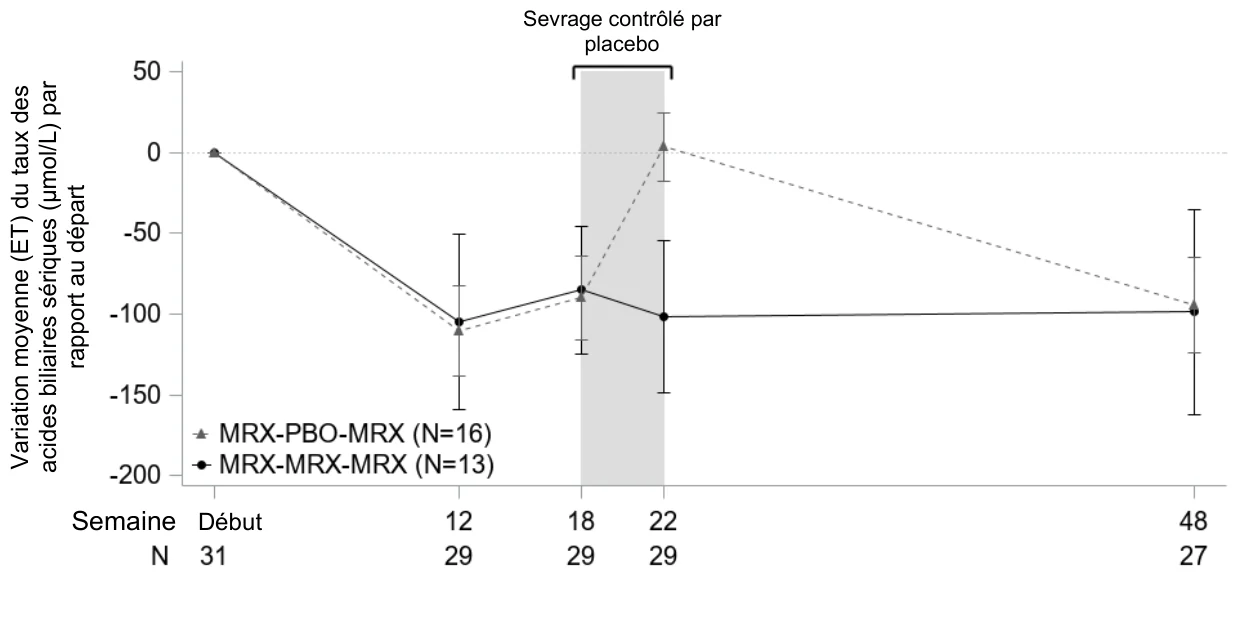
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe | ||
| moyen | |||||||
| (plage) | |||||||
L’étude MARCH (MRX-502) | Étude à répartition aléatoire contrôlée par placebo | LIVMARLI à 570 mcg/kg ou placebo deux fois par jour pendant 26 semaines, après une phase initiale de 4 à 6 semaines à doses croissantes, où la dose initiale était de 142 mcg/kg deux fois par jour Administration par voie orale | Total : 64 Maralixibat : 33 Placebo : 31 | 4,6 ans (1 à 15) | Garçons : 30 Filles : 34 | ||
L'efficacité de LIVMARLI a été évaluée dans le cadre d’une étude clinique de 26 semaines à répartition aléatoire, à double insu et contrôlée par placebo (l’étude MARCH). Soixante-quatre patients âgés de 1 à 18 ans et dont les résultats des tests génétiques avaient confirmé un diagnostic de CIFP à variants bialléliques ont été inclus dans l’évaluation de l’efficacité. De ce nombre, 31 patients présentaient une
CIFP de type 2 non tronquée et les 33 autres présentaient les sous-types suivants : CIFP1 (n = 13), CIFP3 (n = 9), CIFP4 (n = 7) et CIFP6 (n = 4).
Vingt-neuf autres patients présentant une CIFP2 tronquante (liée au BSEP3), une mutation hétérozygote ou des variants inconnus, ou ayant subi une dérivation chirurgicale précédemment, ont été inscrits à l’étude, mais ont été retenus pour évaluer l’innocuité seulement et non l’efficacité.
Les patients présentaient un prurit persistant (depuis plus de 6 mois), des résultats anormaux aux épreuves de fonction hépatique et/ou des signes d’une hépatopathie progressive. Leur score de prurit ItchRO[Obs] moyen avait été égal ou supérieur à 1,5 au cours des 4 semaines précédant l’admission à l’étude.
Les critères d’exclusion étaient les suivants : présence d’une cirrhose décompensée, taux d’ALT > 15 x LSN ou blirubine totale > 15 x LSN, antécédents ou présence de tout état reconnu pour entraver l’absorption, la distribution, le métabolisme ou l’excrétion des médicaments, notamment le métabolisme des sels biliaires dans l’intestin, et diarrhée chronique nécessitant l’administration intraveineuse de liquides ou une intervention nutritionnelle.
Au moment de leur admission à l’étude, la plupart des patients suivaient un traitement à doses stables d’acide ursodésoxycholique (89,1 %) ou de rifampicine (51,6 %). La moyenne (écart type [ÉT]) des valeurs initiales provenant des épreuves de fonction hépatique était de : 263 (143) μmol/L pour les taux d’acides biliaires sériques, 113 (82) U/L pour les taux d’AST, 107 (87) U/L pour les taux d’ALT, 69,8 (70,1) µmol/L pour la bilirubine totale et 50,6 (52,4) µmol/L pour la bilirubine directe. La moyenne (ÉT) du score de sévérité du prurit ItchRO[Obs] matinal moyen était de 2,8 (0,86) au départ.
Le principal paramètre d’efficacité était le changement dans la sévérité du prurit, mesuré par la variation du score de sévérité du prurit ItchRO[Obs] matinal moyen entre le début de l’étude et les semaines 15 à 26. L’échelle ItchRO(Obs), un instrument rempli par l’observateur (la personne qui s’occupe de l’enfant), permet d’évaluer les symptômes de prurit (frottage, grattage, lésions cutanées, perturbation du sommeil ou irritabilité) sur une échelle à 5 points, les scores allant de 0 (aucun symptôme observé) à 4 (symptômes très sévères). Le score utilisé pour mesurer le paramètre principal était fondé sur la moyenne du score de prurit matinal moyen ItchRO[Obs] sur trois périodes de 4 semaines : semaines 15 à 18, 19 à 22 et 23 à 26.
Un paramètre d’efficacité secondaire a permis d’évaluer la variation du taux d’acides biliaires sériques total entre la valeur initiale et la valeur moyenne des semaines 18, 22 et 26.
Les résultats obtenus ont démontré que LIVMARLI était statistiquement et significativement supérieur au placebo pour améliorer le prurit et réduire le taux d’acides biliaires sériques total. Voir tableau 12. Tableau 12 – Résultats des principaux paramètres d’efficacité au bout de 26 semaines chez les sujets de l’étude MRX-502 atteints d’une CIFP
| LIVMARLI n = 33 | PLACEBO n = 31 | Différence entre les traitements (IC à 95 %) | |
Score ItchRO(Obs) matinal moyen a Score moyen initial Variation moyenne pendant les semaines 15 à 26 par rapport au score initial | 2,85 -1,81 | 2,73 -0,61 | -1,20 b ( -1,73 à -0,67) p < 0,0001 |
Taux d’acides biliaires sériques : (μmol/L) a Taux moyen initial Variation moyenne sur 18, 22 et 26 semaines par rapport au taux initial | 254,33 -157,49 | 272,30 +2,91 | -160,40 b (-220,84 à -99,97) p < 0,0001 |
a D’après un modèle mixte à mesures répétées (MMMR) comportant la variation par rapport au départ comme variable dépendante et les effets catégoriels fixes suivants : groupe de traitement, type de CIFP, visite d’analyse et interaction traitement-par-visite, ainsi que les covariables fixes continues suivantes : score initial et interaction score initial-par-visite.
b Différence statistiquement significative quand le facteur de multiplicité a été appliqué à la comparaison entre LIVMARLI et le placebo (p < 0,05)
Figure 3 : Moyenne hebdomadaire du score de prurit matinal quotidien observée au fil du temps chez des patients atteints d’une CIFP (étude MRX-502)
BL = Baseline, Départ; Week = Semaine. Les valeurs observées sont affichées. Les statistiques présentées sont les moyennes des périodes suivantes : semaines 15 à 18, semaines 19 à 22 et semaines 23 à 26, obtenues à partir d’une moyenne pondérée également des 3 estimations individuelles attachées à une visite particulière et tirées d’un modèle mixte à mesures répétées (MMMR) comportant la variation par rapport au départ comme variable dépendante et les effets catégoriels fixes suivants : groupe de traitement, type de CIFP, visite d’analyse et interaction traitement-par-visite, ainsi que les covariables fixes continues suivantes : score initial et interaction score initial-par-visite. La
33 32 31 32 32 32 31 31 31 29 28 28 27 28 Maralixibat
Placebo
0
1
2
3
BL Wk 6 Wk 10 Wk 14 Wk 18 Wk 22 Wk 26
Placebo Maralixibat
-0.610 (-1.000, -0.221)
-1.811 (-2.178, -1.444) Maralixibat vs. Placebo -1.200 (-1.727, -0.674) p<0.0001
Week
moyenne des moindres carrés estimative et l’intervalle de confiance à 95 % sont présentés.
Figure 4 : Taux d’acides biliaires sériques moyens observés au fil du temps chez des patients atteints d’une CIFP (étude MRX-502)
BL = Baseline, Départ; Week = Semaine. Les valeurs observées sont affichées. Les statistiques présentées sont les moyennes des semaines 18, 22 et 26 obtenues à partir d’une moyenne pondérée également des 3 estimations individuelles attachées à une visite particulière et tirées d’un modèle mixte à mesures répétées (MMMR) comportant la variation par rapport au départ comme variable dépendante et les effets catégoriels fixes suivants : groupe de traitement, type de CIFP, visite d’analyse et interaction traitement-par-visite, ainsi que les covariables fixes continues suivantes : score initial et interaction score initial-par-visite. La moyenne des moindres carrés estimative et l’intervalle de confiance à 95 % sont présentés.
D’après les résultats obtenus, la proportion de patients chez lesquels le score ItchRO(Obs) matinal moyen était ≤ 1 OU affichait une différence par rapport au départ ≤ -1,0 (sujets dont le prurit a répondu au traitement pendant les semaines 15 à 26) était de 63,6 % avec LIVMARLI et de 25,8 % avec le placebo. La proportion de sujets dont le taux d’acides biliaires sériques avait répondu favorablement au traitement aux semaines 18, 22 et 26 (taux d’acides biliaires sériques inférieur à 102 µmol/L si le taux d’acides biliaires sériques était ≥ 102 µmol/L au départ, OU baisse d’au moins 75 % par rapport au départ) a été de 45,5 % dans le groupe sous LIVMARLI et de 6,5 % dans le groupe sous placebo. Cependant, le degré de signification statistique n’a pas pu être confirmé.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : L’effet toxicologique le plus important observé chez les rongeurs est l’allongement réversible du temps de coagulation. L’allongement du temps de coagulation a été observé principalement chez les rats mâles et il était réversible. Les vomissements étaient la principale toxicité observée chez le chien aux doses supérieures à 200 mg/kg.
31 28 31 30 32 30 31 37 31 30 27 25 26 27 27 28 Maralixibat
Placebo
0
50
100
150
200
250
300
350
400
BL Wk 2 Wk 6 Wk 10 Wk 14 Wk 18 Wk 22 Wk 26
Placebo Maralixibat
+3 (-42.3, 48.1)
-157 (-200.3, -114.7) Maralixibat vs. Placebo -160 (-220.8, -100.0) p<0.0001
Week
Ces résultats toxicologiques surviennent à des doses élevées, avec de larges marges de sécurité par rapport aux doses thérapeutiques chez l’humain.
Cancérogénicité : Le chlorure de maralixibat n’a pas été tumorigène lors d’une étude de cancérogénicité par voie orale de 2 ans, où des doses atteignant 100 mg/kg/jour (environ 65 fois la dose maximale recommandée selon l’ASC) ont été administrées à des rats. Lors d’une étude de cancérogénicité par voie orale de 26 semaines, où des doses atteignant 25 (chez les mâles) ou 75 (chez les femelles) mg/kg/jour ont été administrées à des souris TgRasH2, aucune tumeur liée au médicament n’a été observée après l’administration orale de chlorure de maralixibat.
Mutagenèse : Le chlorure de maralixibat était négatif lors des tests in vitro (mutation réverse bactérienne, aberration chromosomique dans les cellules de mammifère) et in vivo (micronoyau de la moelle osseuse chez la souris).
Toxicologie pour la reproduction et le développement : Aucun effet n’a été observé sur la fertilité chez les rats femelles traitées par voie orale avec des doses atteignant 2000 mg/kg/jour ni chez les rats mâles traités par voie orale avec des doses atteignant 750 mg/kg/jour. Aucun effet n’a été observé sur le développement embryofœtal chez les rates gravides traitées par voie orale avec des doses atteignant 1000 mg/kg/jour (environ 400 fois la dose maximale recommandée selon l’ASC [aire sous la courbe concentration plasmatique-temps]) ni chez les lapines gravides traitées par voie orale avec des doses atteignant 250 mg/kg/jour (environ 150 fois la dose maximale recommandée selon l’ASC) pendant la période d’organogenèse. Aucun effet n’a été observé sur le développement postnatal lors d’une étude sur le développement pré- et postnatal au cours de laquelle des rates étaient traitées par voie orale avec des doses atteignant 750 mg/kg/jour pendant la période d’organogenèse et jusqu’à la période de lactation. L’exposition systémique maternelle au maralixibat à la dose maximale testée était environ 400 fois la dose maximale recommandée selon l’ASC.
Toxicité juvénile : Aucun effet indésirable clairement défini n’a été observé chez des rats juvéniles ayant reçu le maralixibat à des doses de 50, 100 et 250 mg/kg/jour pendant 14 jours (jour postnatal [JPN] 7 à 21), chez les mâles et les femelles, ou pendant 43 jours (JPN 21 au JPN 63) à des doses de 50, 100 et 200 mg/kg/jour chez les mâles et de 250, 500 et 1000 mg/kg/jour chez les femelles.