


Monographie de produit - Lorbrena
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, Considérations posologiques | 2026-02 |
| 7 Mises en garde et précautions, 7.1.3 Enfants | 2024-08 |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 5
1 Indications ................................................................................................................. 5
1.1 Pédiatrie .................................................................................................................. 5
1.2 Gériatrie .................................................................................................................. 5
2 Contre-indications ...................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ........................................ 5
4 Posologie et administration ........................................................................................ 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Posologie recommandée et ajustement posologique ............................................ 7
4.4 Administration ...................................................................................................... 12
4.5 Dose oubliée ......................................................................................................... 12
5 Surdose .................................................................................................................... 12
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 13
7 Mises en garde et précautions .................................................................................. 13
Généralités ........................................................................................................................ 13
Cancérogenèse et génotoxicité ........................................................................................ 14
Appareil cardiovasculaire .................................................................................................. 14
Conduite et utilisation de machines ................................................................................. 14
Système endocrinien et métabolisme .............................................................................. 15
Surveillance et examens de laboratoire ........................................................................... 15
Système nerveux ............................................................................................................... 16
Santé reproductive ........................................................................................................... 17
Appareil respiratoire ......................................................................................................... 17
7.1 Populations particulières ...................................................................................... 17
7.1.1 Grossesse .......................................................................................................... 17
7.1.2 Allaitement ........................................................................................................ 18
7.1.3 Enfants et adolescents ...................................................................................... 18
7.1.4 Personnes âgées ............................................................................................... 18
8 Effets indésirables .................................................................................................... 18
8.1 Aperçu des effets indésirables .............................................................................. 18
8.2 Effets indésirables observés au cours des études cliniques ................................. 20
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ....................................................................................................................... 24
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ......... 25
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ...................................................................................................... 25
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biologiques et autres données quantitatives .................................................... 25
8.5 Effets indésirables observés après la commercialisation ..................................... 27
9 Interactions médicamenteuses ................................................................................. 27
9.2 Aperçu des interactions médicamenteuses.......................................................... 27
9.4 Interactions médicament-médicament ................................................................ 27
9.5 Interactions médicament-aliment ........................................................................ 30
9.6 Interactions médicament-plante médicinale ....................................................... 30
10 Pharmacologie clinique ............................................................................................ 30
10.1 Mode d’action ....................................................................................................... 30
10.2 Pharmacodynamie ................................................................................................ 30
10.3 Pharmacocinétique ............................................................................................... 31
11 Conservation, stabilité et mise au rebut .................................................................... 33
12 Instructions particulières de manipulation du produit ............................................... 34
Partie 2 : Renseignements scientifiques ............................................................................... 35
13 Renseignements pharmaceutiques ........................................................................... 35
14 Études cliniques ....................................................................................................... 35
14.1 Études cliniques par indication ............................................................................. 35
Cancer du poumon non à petites cellules métastatique ALK-positif n’ayant jamais fait l’objet d’un traitement (étude de phase III B7461006; étude CROWN) .......................... 35
CPNPC métastatique ALK-positif ayant déjà fait l’objet d’un traitement (étude de phase I/II B7461001) ......................................................................................................... 39
15 Microbiologie ........................................................................................................... 42
16 Toxicologie non clinique ........................................................................................... 42
Renseignements destinés aux patient·e·s............................................................................. 43
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
LORBRENA (lorlatinib) est indiqué :
- en monothérapie pour le traitement de première intention des patients adultes atteints d’un cancer du poumon non à petites cellules (CPNPC) ALK (anaplastic lymphoma kinase)-positif, localement avancé (pour lequel il n’existe aucun traitement curatif) ou métastatique;
en monothérapie pour le traitement du cancer du poumon non à petites cellules (CPNPC)
métastatique ALK (anaplastic lymphoma kinase)-positif chez les patients adultes dont la maladie a évolué au cours d’un traitement par le crizotinib et au moins un autre inhibiteur d’ALK, ou chez les patients dont la maladie a progressé au cours d’un traitement par le céritinib ou l’alectinib.
L’autorisation de commercialisation pour les indications de deuxième intention et d’étape ultérieure du traitement repose sur le taux de réponse tumorale objective, principal critère d’évaluation de l’efficacité, et sur la durée de la réponse; aucun bienfait sur la survie globale n’a été démontré (voir 14 Études cliniques).
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Parmi les 295 patients de l’étude B7461001 et les 149 patients de l’étude B7461006 qui ont reçu LORBRENA à 100 mg une fois par jour par voie orale, 54 (18 %) et 59 (40 %), respectivement, étaient âgés de 65 ans ou plus. On n’a pas observé de différence d’importance clinique sur les plans de l’innocuité et de l’efficacité entre les patients âgés de 65 ans ou plus et les patients plus jeunes (voir 10 Pharmacologie clinique).
2 Contre-indications
- LORBRENA (lorlatinib) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- L’emploi concomitant d’inducteurs puissants de la CYP3A et de LORBRENA est contre-indiqué, vu le risque d’hépatotoxicité grave (élévation des taux d’aspartate aminotransférase [ASAT] et d’alanine aminotransférase [ALAT]) (voir 4 Posologie et administration et 9 Interactions médicamenteuses).
3 Encadré sur les mises en garde et précautions importantes
- Hypercholestérolémie/hypertriglycéridémie (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme, Hyperlipidémie)
- Pneumonite (voir 7 Mises en garde et précautions, Appareil cardiovasculaire, Pneumopathie interstitielle/pneumonite)
- Hépatotoxicité (voir 7 Mises en garde et précautions, Généralités, Interactions médicament-médicament, Risque d’hépatotoxicité grave avec l’emploi concomitant d’inducteurs puissants de la CYP3A)
Le traitement par LORBRENA doit être prescrit et surveillé uniquement par un médecin qualifié qui a de l’expérience dans l’administration de médicaments anticancéreux.
4 Posologie et administration
4.1 Considérations posologiques
- Inhibiteurs puissants de l’isoenzyme 3A du cytochrome P450 (CYP3A) : L’administration concomitante de LORBRENA (lorlatinib) et d’un inhibiteur puissant de la CYP3A pourrait accroître la concentration plasmatique du lorlatinib. L’emploi concomitant d’inhibiteurs puissants de la CYP3A et de LORBRENA doit être évité. L’administration d’un autre médicament ayant un effet inhibiteur moins puissant sur la CYP3A doit être envisagée (voir 9 Interactions médicamenteuses). Si un inhibiteur puissant de la CYP3A doit être administré en concomitance, la posologie de LORBRENA de 100 mg, une fois par jour, doit être réduite à 75 mg, une fois par jour (voir 9 Interactions médicamenteuses et 10 Pharmacologie clinique). Lors de l’arrêt de l’administration concomitante de l’inhibiteur puissant de la CYP3A, la dose de LORBRENA qui était administrée avant l’instauration de l’inhibiteur puissant de la CYP3A doit être rétablie, après une période de sevrage thérapeutique équivalant à 3 à 5 demi-vies de l’inhibiteur de la CYP3A.
- Modification de la dose en cas de traitement par le fluconazole : Selon des simulations réalisées à l’aide d’un modèle pharmacocinétique physiologique, il faut éviter l’emploi concomitant de LORBRENA et du fluconazole. Si l’administration concomitante est inévitable, réduire la dose initiale de LORBRENA à 75 mg une fois par jour.
- Inducteurs puissants de la CYP3A : LORBRENA est contre-indiqué chez les patients qui prennent des inducteurs puissants de la CYP3A. Avant d’amorcer le traitement par LORBRENA, cesser l’emploi de ces agents et laisser s’écouler une période équivalant à 3 demi-vies de l’inducteur puissant de la CYP3A.
- Inducteurs modérés de la CYP3A : Il faut éviter l’administration concomitante de LORBRENA et d’inducteurs modérés de la CYP3A, car ils peuvent diminuer la concentration plasmatique du lorlatinib. Si l’administration concomitante est inévitable, augmenter la dose initiale de LORBRENA à 125 mg une fois par jour.
Insuffisance hépatique : Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère. Au cours d’une étude sur l’insuffisance hépatique, après l’administration d’une seule dose orale de 100 mg de LORBRENA, l’exposition au lorlatinib (aire sous la courbe de la concentration en fonction du temps allant de zéro à l’infini [ASCinf]) a augmenté de 15 % et de 82 % chez les patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) et sévère (classe C de Child-Pugh), respectivement, comparativement aux sujets ayant une fonction hépatique normale (voir 10 Pharmacologie clinique). Toutefois, comme le lorlatinib présente une auto-induction nette à l’état d’équilibre chez les patients exempts d’insuffisance hépatique après l’administration de doses répétées, il est incertain que les résultats de l’exposition à une seule dose sont applicables à l’exposition à l’état d’équilibre chez les patients atteints
d’insuffisance hépatique. Chez les patients atteints d’insuffisance hépatique modérée ou sévère, l’exposition après l’administration de doses multiples pourrait être supérieure à celle observée dans l’étude sur une dose unique. Si LORBRENA est utilisé chez des patients atteints d’insuffisance hépatique modérée ou sévère, des réductions de la dose sont à envisager et une surveillance étroite est recommandée.
- Insuffisance rénale : Aucun réglage de la dose n’est requis en présence d’insuffisance rénale légère ou modérée (débit de filtration glomérulaire estimé [DFGe] absolu ≥ 30 mL/min). Chez les patients atteints d’insuffisance rénale sévère (DFGe absolu < 30 mL/min), faire passer la dose de LORBRENA de 100 à 75 mg une fois par jour par voie orale (voir 10 Pharmacologie clinique). Il est déconseillé d’utiliser le lorlatinib chez les patients qui doivent subir une hémodialyse, car les éléments d’information dans ce contexte sont très limités.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée
La posologie recommandée de LORBRENA est de 100 mg par voie orale, une fois par jour, de façon continue. Il convient de poursuivre le traitement par LORBRENA jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables.
LORBRENA peut être pris avec ou sans nourriture (voir 10 Pharmacologie clinique).
Enfants et adolescents (< 18 ans)
L’innocuité et l’efficacité de LORBRENA n’ont pas été établies chez les enfants. Santé Canada n’a pas autorisé d’indication pour cette population.
Personnes âgées (≥ 65 ans)
On n’a pas observé de différence d’importance clinique sur les plans de l’innocuité et de l’efficacité entre les patients âgés de 65 ans ou plus et les patients plus jeunes (voir 10 Pharmacologie clinique).
Modifications de la dose
Une interruption du traitement et/ou une réduction de la dose peuvent s’avérer nécessaires pour des raisons d’innocuité ou de tolérabilité chez un patient donné. Voici, en résumé, les paliers de réduction de la dose.
- Première réduction de la dose : LORBRENA à 75 mg par voie orale, une fois par jour.
- Deuxième réduction de la dose : LORBRENA à 50 mg par voie orale, une fois par jour.
Le traitement par LORBRENA doit être définitivement arrêté si le patient ne tolère pas la posologie de 50 mg par voie orale, une fois par jour.
Le Tableau 1 présente les modifications posologiques recommandées en cas d’effets indésirables. Le Tableau 2 présente les modifications posologiques recommandées en cas d’apparition d’un bloc auriculoventriculaire du premier degré, du deuxième degré ou complet.
Tableau 1. Modifications posologiques de LORBRENA et mesures recommandées en cas d’effets indésirables
| Effet indésirable | Posologie de LORBRENA |
| Hypercholestérolémie ou hypertriglycéridémie | |
Hypercholestérolémie légère (taux de cholestérol entre la LSN et 300 mg/dL ou entre la LSN et 7,75 mmol/L) OU Hypertriglycéridémie légère (taux de triglycérides entre 150 et 300 mg/dL ou entre 1,71 et 3,42 mmol/L) | Instaurer un traitement hypolipidémianta ou modifier le traitement hypolipidémiant en cours conformément aux renseignements thérapeutiques du médicament; poursuivre le traitement par LORBRENA à la même dose. |
Hypercholestérolémie modérée (taux de cholestérol entre 301 et 400 mg/dL ou entre 7,76 et 10,34 mmol/L) OU Hypertriglycéridémie modérée (taux de triglycérides entre 301 et 500 mg/dL ou entre 3,43 et 5,7 mmol/L) | |
Hypercholestérolémie sévère (taux de cholestérol entre 401 et 500 mg/dL ou entre 10,35 et 12,92 mmol/L) OU Hypertriglycéridémie sévère (taux de triglycérides entre 501 et 1000 mg/dL ou entre 5,71 et 11,4 mmol/L) | Instaurer un traitement hypolipidémianta; si le patient prend déjà un hypolipidémianta, en augmenter la dose conformément aux renseignements thérapeutiques du médicament ou le remplacer par un autre hypolipidémiant. Poursuivre le traitement par LORBRENA à la même dose, sans interruption. |
| Effet indésirable | Posologie de LORBRENA |
Hypercholestérolémie de grade 4 (taux de cholestérol supérieur à 500 mg/dL ou à 12,92 mmol/L) OU Hypertriglycéridémie de grade 4 (taux de triglycérides supérieur à 1000 mg/dL ou à 11,4 mmol/L) | Instaurer un traitement hypolipidémianta; si le patient prend déjà un hypolipidémianta, en augmenter la dose conformément aux renseignements thérapeutiques du médicament ou le remplacer par un autre hypolipidémiant. Interrompre le traitement par LORBRENA jusqu’au rétablissement d’un grade modéré ou léger de l’hypercholestérolémie et/ou de l’hypertriglycéridémie. Reprendre le traitement par LORBRENA à la même dose tout en optimisant le traitement hypolipidémianta, conformément aux renseignements thérapeutiques respectifs des deux médicaments. Si une hypercholestérolémie et/ou une hypertriglycéridémie sévères réapparaissent malgré l’optimisation du traitement hypolipidémianta conformément aux renseignements thérapeutiques du médicament, réduire d’un palier la dose de LORBRENA. |
| Effets sur le système nerveux central (SNC)b,c | |
| Grade 1 : effets légers | Poursuivre le traitement à la même dose ou l’interrompre jusqu’au retour à la situation initiale. Reprendre ensuite le traitement par LORBRENA à la même dose ou en réduisant la dose d’un palier. |
Grade 2 : effets modérés OU Grade 3 : effets sévères | Cesser le traitement jusqu’à ce que l’effet toxique soit tout au plus de grade 1. Reprendre ensuite le traitement par LORBRENA en réduisant la dose d’un palier. |
| Grade 4 : effets mettant la vie du patient en danger/intervention urgente indiquée | Cesser définitivement le traitement par LORBRENA. |
| Pneumopathie interstitielle/pneumonite | |
| Pneumopathie interstitielle/pneumonite liée au traitement, tous grades | Cesser définitivement le traitement par LORBRENA. |
| Hypertension | |
| Effet indésirable | Posologie de LORBRENA |
Grade 3 (TA systolique ≥ 160 mmHg ou TA diastolique ≥ 100 mmHg; intervention médicale indiquée; administrer plus d’un antihypertenseur ou instaurer un traitement plus intensif) | Interrompre l’administration de LORBRENA jusqu’au retour de l’hypertension à un grade 1 ou moins (TA systolique < 140 mmHg et TA diastolique < 90 mmHg), puis reprendre l’administration de LORBRENA à la même dose. Si l’hypertension de grade 3 réapparaît, interrompre l’administration de LORBRENA jusqu’au retour de l’hypertension à un grade 1 ou moins, puis reprendre le traitement à une dose réduite. Si une prise en charge médicale optimale ne permet pas une maîtrise adéquate de l’hypertension, cesser définitivement le traitement par LORBRENA. |
| Grade 4 (conséquences pouvant mettre la vie en danger, intervention urgente indiquée) | Interrompre l’administration de LORBRENA jusqu’au retour de l’hypertension à un grade 1 ou moins, puis reprendre le traitement à une dose réduite ou cesser définitivement le traitement par LORBRENA. Si l’hypertension de grade 4 réapparaît, cesser définitivement le traitement par LORBRENA. |
| Hyperglycémie | |
| Grade 3 (glycémie supérieure à 250 mg/dL) malgré un traitement antihyperglycémique optimal OU grade 4 | Interrompre l’administration de LORBRENA jusqu’à une maîtrise adéquate de l’hyperglycémie, puis reprendre le traitement par LORBRENA au palier posologique inférieur. Si une prise en charge médicale optimale ne permet pas une maîtrise adéquate de l’hyperglycémie, cesser définitivement le traitement par LORBRENA. |
| Autres effets indésirablesc | |
Grade 1 OU Grade 2 | Envisager la poursuite du traitement à la même dose ou réduire la dose d’un palier, selon la situation clinique. |
| Grade 3 ou plus | Interrompre le traitement par LORBRENA jusqu’à ce que les symptômes reviennent à un grade 2 ou à un grade 1 ou jusqu’au retour à la situation initiale. Reprendre ensuite le traitement par LORBRENA en réduisant la dose d’un palier. |
| Abréviations : CTCAE : Common Terminology Criteria for Adverse Events (critères terminologiques courants pour les effets indésirables); HMG-CoA : 3-hydroxy-3-méthylglutaryl-coenzyme A; LSN : limite supérieure de la normale; SNC : système nerveux central; TA : tension artérielle a. Les traitements hypolipidémiants peuvent inclure un inhibiteur de l’HMG-CoA réductase, l’acide nicotinique, l’acide fibrique ou les esters d’éthyle des acides gras oméga-3. | |
| Effet indésirable | Posologie de LORBRENA |
b. Les effets psychotiques (dont les hallucinations) et les altérations de la cognition, de l’humeur, de l’état mental ou du langage sont des exemples des effets sur le SNC (voir 7 Mises en garde et précautions et 8 Effets indésirables). c. Grades établis selon les critères CTCAE. | |
Tableau 2. Modifications posologiques de LORBRENA recommandées – allongement de l’intervalle PR/bloc auriculoventriculaire
| Effet indésirable | Posologie de LORBRENA | |
| Asymptomatique | Symptomatique | |
| Bloc AV du 1er degré | Poursuivre le traitement par LORBRENA à la même dose, sans interruption. Évaluer les médicaments administrés en concomitance et tout déséquilibre électrolytique qui pourrait allonger l’intervalle PR. Surveiller étroitement l’activité cardiaque par ECG et tout symptôme possiblement lié au bloc AV. | Interrompre le traitement par LORBRENA. Évaluer les médicaments administrés en concomitance et tout déséquilibre électrolytique qui pourrait allonger l’intervalle PR. Surveiller étroitement l’activité cardiaque par ECG et tout symptôme possiblement lié au bloc AV. Si les symptômes disparaissent, reprendre l’administration de LORBRENA à la même dose ou en réduisant la dose d’un palier. |
| Bloc AV du deuxième degré | Interrompre le traitement par LORBRENA. Évaluer les médicaments administrés en concomitance et tout déséquilibre électrolytique qui pourrait allonger l’intervalle PR. Surveiller étroitement l’activité cardiaque par ECG et tout symptôme possiblement lié au bloc AV. Si le prochain ECG ne révèle pas de bloc AV du deuxième degré, reprendre l’administration de LORBRENA à la même dose ou en réduisant la dose d’un palier. | Interrompre le traitement par LORBRENA. Évaluer les médicaments administrés en concomitance et tout déséquilibre électrolytique qui pourrait allonger l’intervalle PR. Adresser le patient pour une surveillance cardiaque. Envisager l’installation d’un stimulateur cardiaque si les symptômes du bloc AV persistent. Si les symptômes et le bloc AV du deuxième degré disparaissent ou si le bloc AV rétrocède à un bloc AV du 1er degré asymptomatique, reprendre l’administration de LORBRENA en réduisant la dose d’un palier. |
| Effet indésirable | Posologie de LORBRENA | |
| Bloc AV complet | Interrompre l’administration de LORBRENA. Évaluer les médicaments administrés en concomitance et tout déséquilibre électrolytique qui pourrait allonger l’intervalle PR. Adresser le patient pour une surveillance cardiaque. L’installation temporaire d’un stimulateur cardiaque pourrait être indiquée en présence de symptômes sévères associés au bloc AV. Si le bloc AV persiste, l’installation d’un stimulateur cardiaque permanent peut être envisagée. Si un stimulateur cardiaque est installé, l’administration de la dose complète de LORBRENA peut être reprise. Si un stimulateur cardiaque n’est pas installé, reprendre le traitement par LORBRENA en réduisant la dose d’un palier, à condition que les symptômes aient disparu ET que l’intervalle PR soit inférieur à 200 ms. | |
Abréviations : AV : auriculoventriculaire; ECG : électrocardiogramme.
4.4 Administration
Il faut conseiller aux patients de prendre leur dose de LORBRENA à peu près à la même heure tous les jours. Les comprimés doivent être avalés entiers (ils ne doivent pas être mâchés, écrasés ni coupés avant d’être avalés). Il ne faut pas ingérer un comprimé qui est brisé ou fendu, ou qui a été altéré de quelque autre manière que ce soit.
4.5 Dose oubliée
Si le patient oublie de prendre une dose de LORBRENA, il doit la prendre dès qu’il s’aperçoit de l’oubli, à moins qu’il reste moins de 4 heures avant l’heure prévue de la prochaine dose; dans ce cas, le patient doit simplement sauter la dose oubliée. Il ne doit pas doubler la dose pour compenser l’oubli.
5 Surdose
On ne connaît aucun antidote de LORBRENA (lorlatinib). Le traitement d’une surdose par LORBRENA consiste en des mesures générales de soutien. Compte tenu de l’effet proportionnel à la dose que le médicament exerce sur l’intervalle PR, une surveillance des paramètres électrocardiographiques est recommandée.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau – Formes pharmaceutiques, teneurs et composition
Description
Comprimé à 25 mg : comprimé pelliculé à libération immédiate, brun clair, rond, mesurant 8 mm et portant l’inscription « Pfizer » gravée sur un côté et les inscriptions « 25 » et « LLN » gravées sur l’autre côté.
Comprimé à 100 mg : comprimé pelliculé à libération immédiate, bleu lavande, ovale (17 x 8,5 mm), portant l’inscription « Pfizer » gravée sur un côté et l’inscription « LLN 100 » gravée sur l’autre côté.
Conditionnement de LORBRENA :
25 mg
- flacons de polyéthylène à haute densité de 30, 60 ou 100 comprimés
- plaquettes alvéolées en aluminium de 120 comprimés (12 plaquettes de 10 comprimés)§
100 mg
- flacons de polyéthylène à haute densité de 30, 60 ou 100 comprimés
- plaquettes alvéolées en aluminium de 30 comprimés (3 plaquettes de 10 comprimés)§
§ Non commercialisés au Canada
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
LORBRENA (lorlatinib) doit uniquement être administré après confirmation de la présence d’un réarrangement d’ALK au moyen d’une épreuve validée. Le dépistage du CPNPC ALK-positif doit être réalisé dans des laboratoires détenant une expertise reconnue dans la technique employée.
| Voie d’administration | Forme pharmaceutique/ teneur/composition | Ingrédients non médicinaux |
| Orale | Comprimé pelliculé dosé à 25 mg ou à 100 mg | Le noyau du comprimé renferme les ingrédients suivants : phosphate dibasique de calcium anhydre, stéarate de magnésium, cellulose microcristalline, glycolate de sodium amylacé. L’enrobage renferme les ingrédients suivants : tétraoxyde de trifer/oxyde de fer noir, hydroxypropylméthylcellulose (HPMC) 2910/hypromellose, oxyde de fer rouge, lactose monohydraté, macrogol/polyéthylèneglycol (PEG) 3350, dioxyde de titane, triacétine. |
Interactions médicament-médicament
Risque d’hépatotoxicité grave avec l’emploi concomitant d’inducteurs puissants de la CYP3A
On a observé une hépatotoxicité sévère chez 10 des 12 sujets sains ayant reçu une dose unique de LORBRENA avec plusieurs doses quotidiennes de rifampine, un inducteur puissant de la CYP3A. Une hausse du taux d’alanine aminotransférase (ALAT) ou d’aspartate aminotransférase (ASAT) de grade 4 est survenue chez 6 sujets (50 %), une hausse d’ALAT ou d’ASAT de grade 3, chez 4 sujets (33 %) et une hausse d’ALAT ou d’ASAT de grade 2, chez 1 sujet (8 %). Les hausses des taux d’ALAT ou d’ASAT sont survenues en l’espace de 3 jours, et les taux se sont normalisés après un délai médian de 15 jours (de 7 à 34 jours; médiane de 18 jours si la hausse était de grade 3 ou 4, et de 7 jours si elle était de grade 2).
Aucune variation d’importance clinique des résultats des explorations de la fonction hépatique n’a été relevée chez les sujets sains qui avaient reçu en concomitance le lorlatinib et le modafinil (un inducteur modéré de la CYP3A (voir 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
Cancérogenèse et génotoxicité
Voir 16 Toxicologie non clinique.
Appareil cardiovasculaire
Bloc auriculoventriculaire (AV)
L’allongement de l’intervalle PR et le bloc auriculoventriculaire (AV) sont parmi les effets indésirables signalés chez les patients recevant LORBRENA. Parmi les 476 patients ayant reçu LORBRENA à 100 mg par jour lors des études B7461001 (n = 327) et B7461006 (n = 149), et que l’on avait soumis à un électrocardiogramme (ECG) au départ, 9 (1,9 %) ont subi un bloc AV et 1 (0,2 %), un bloc AV de grade 3 avec pose d’un stimulateur cardiaque (voir 10.2 Pharmacodynamie).
Si un bloc AV apparaît, une modification de la dose pourrait être nécessaire (voir 4 Posologie et administration).
Hypertension
Une hypertension peut survenir chez les patients traités par LORBRENA (voir 8 Effets indésirables). Lors des études B7461001 et B7461006, une hypertension est survenue chez 62 patients (13 %) ayant reçu LORBRENA à 100 mg une fois par jour, et chez 29 de ces patients (6,1 %), l’hypertension était de grade 3 ou 4. Le temps médian écoulé avant l’apparition de l’hypertension était de 6,4 mois (extrêmes : 1 jour et 2,8 ans), et 11 (2,3 %) des patients ont temporairement interrompu le traitement par LORBRENA en raison d’une hypertension.
Interrompre le traitement par LORBRENA puis le reprendre à une dose réduite ou le cesser définitivement, selon la sévérité de l’hypertension (voir 4 Posologie et administration).
Conduite et utilisation de machines
LORBRENA a une influence modérée sur la capacité de conduire un véhicule ou de faire fonctionner des machines. Les patients doivent faire preuve de prudence lorsqu’ils conduisent un véhicule ou qu’ils font fonctionner des machines, car le médicament peut avoir des effets sur système nerveux central (voir 8.2 Effets indésirables observés au cours des études cliniques, Troubles du système nerveux).
Système endocrinien et métabolisme
Hyperlipidémie
L’emploi de LORBRENA a été associé à une augmentation des taux sériques de cholestérol et de triglycérides (voir 8 Effets indésirables). Parmi les 476 patients traités par LORBRENA à 100 mg une fois par jour au cours des études B7461001 (n = 327) et B7461006 (n = 149), 87 (18 %) ont connu une hausse de grade 3 ou 4 du cholestérol total et 92 (19 %), une hausse de grade 3 ou 4 des triglycérides. Le temps médian écoulé avant l’apparition de l’hypercholestérolémie ou de l’hypertriglycéridémie était de 15 jours. La durée médiane de l’hypercholestérolémie et de l’hypertriglycéridémie était de 451 et de 427 jours, respectivement. Le traitement par le lorlatinib n’a été définitivement arrêté chez aucun patient en raison d’une hypercholestérolémie ou d’une hypertriglycéridémie associée. Il a fallu interrompre le traitement temporairement chez 18 (4 %) et 33 (7 %) des patients, et réduire la dose de LORBRENA chez 6 (1 %) et 13 (3 %) des patients en raison de hausses du cholestérol et des triglycérides lors des études B7461001 et B7461006, respectivement. L’instauration d’un traitement hypolipidémiant s’est imposée chez 397 (83 %) des patients; le temps médian écoulé avant l’instauration était de 17 jours.
L’instauration d’un traitement hypolipidémiant ou l’augmentation de la dose du traitement hypolipidémiant en cours sont recommandées (voir 4 Posologie et administration).
Hyperglycémie
Une hyperglycémie peut survenir chez les patients traités par LORBRENA (voir 8 Effets indésirables). Lors des études B7461001 et B7461006, une hyperglycémie est survenue chez 44 patients (9,2 %) ayant reçu LORBRENA à 100 mg une fois par jour, et chez 15 de ces patients (3,2 %), l’hyperglycémie était de grade 3 ou 4. Le temps médian écoulé avant l’apparition de l’hyperglycémie était de 4,8 mois (extrêmes : 1 jour et 2,9 ans), et 0,8 % des patients ont temporairement interrompu le traitement par LORBRENA en raison d’une hyperglycémie.
Interrompre le traitement par LORBRENA puis le reprendre à une dose réduite ou le cesser définitivement, selon la sévérité de l’hyperglycémie (voir 4 Posologie et administration).
Surveillance et examens de laboratoire
Détection d’un réarrangement d’ALK
LORBRENA doit uniquement être administré après confirmation de la présence d’un réarrangement d’ALK au moyen d’une épreuve validée. Le dépistage du CPNPC ALK-positif doit être réalisé dans des laboratoires détenant une expertise reconnue dans la technique employée.
Épreuves fonctionnelles hépatiques
Aucune variation d’importance clinique des résultats des explorations de la fonction hépatique n’a été relevée chez les sujets sains qui avaient reçu en concomitance le lorlatinib et le modafinil (un inducteur modéré de la CYP3A (voir 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
Enzymes pancréatiques – Hausse des taux de lipase et d’amylase
Vérifier s’il y a élévation des taux de lipase et d’amylase avant d’amorcer le traitement par LORBRENA, et périodiquement par la suite si l’état clinique le dicte.
Surveillance par ECG
Effectuer un ECG avant d’amorcer le traitement par LORBRENA puis tous les mois durant celui-ci, surtout chez les patients prédisposés à des manifestations cardiaques d’importance clinique (voir 7 Mises en garde et précautions, Appareil cardiovasculaire; 4 Posologie et administration).
Hypertension
La tension artérielle doit être maîtrisée avant l’instauration du traitement par LORBRENA. Elle doit être vérifiée après 2 semaines, puis au moins une fois par mois pendant le traitement par LORBRENA. Interrompre le traitement, puis le reprendre à dose réduite, ou cesser définitivement celui-ci, selon la sévérité de l’hypertension (voir 7 Mises en garde et précautions, Hypertension; 4 Posologie et administration).
Hyperlipidémie
Mesurer la cholestérolémie et la triglycéridémie avant de commencer le traitement par LORBRENA puis 2, 4 et 8 semaines après l’amorce du traitement, et périodiquement par la suite. Interrompre le traitement, puis le reprendre à la même dose à la première occurrence d’hyperlipidémie; reprendre le traitement par LORBRENA à la même dose ou à une dose réduite en cas de récurrence, selon la sévérité de l’hyperlipidémie (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme; 4 Posologie et administration; 8.2 Effets indésirables observés au cours des études cliniques).
Hyperglycémie
Évaluer la glycémie à jeun avant l’instauration du traitement par LORBRENA, et la surveiller périodiquement par la suite (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme; 4 Posologie et administration).
Système nerveux
Effets sur le système nerveux central
Des effets sur le système nerveux central (SNC) ont été observés chez des patients recevant LORBRENA (voir 8.2 Effets indésirables observés au cours des études cliniques). Parmi ces effets, on comptait les suivants : convulsions; effets psychotiques; et altérations de la fonction cognitive, de l’humeur (dont des idées suicidaires), du langage, de l’état mental et du sommeil. Dans l’ensemble, des effets sur le SNC se sont produits chez 246 (52 %) des 476 patients qui ont reçu 100 mg de LORBRENA une fois par jour au cours des études cliniques (voir 8.2 Effets indésirables observés au cours des études cliniques). Des troubles cognitifs sont survenus chez 132 (28 %) des 476 patients; chez 14 patients (2,9 %), ils étaient sévères (grade 3 ou 4). Des troubles de l’humeur sont survenus chez 102 patients (21 %); chez 8 patients (1,7 %), ils étaient sévères. Des troubles du langage sont survenus chez 50 patients (11 %); chez 3 patients (0,6 %), ils étaient sévères. Des effets psychotiques sont survenus chez 33 patients (7 %); chez 3 patients (0,6 %), ils étaient sévères. Des altérations de l’état mental sont survenues chez 6 patients (1,3 %); chez 5 patients (1,1 %), elles étaient sévères. Des convulsions se sont produites chez 9 (1,9 %) des patients; elles étaient parfois accompagnées d’autres effets neurologiques. Des effets sur le sommeil sont survenus chez 55 (12 %) des patients. Le temps médian écoulé avant l’apparition de tout effet sur le SNC était de 1,4 mois (1 jour-3,4 ans). Dans l’ensemble, il a fallu cesser définitivement le traitement par LORBRENA chez 10 patients (2,1 %) pour cause d’effet sur le SNC; il a fallu suspendre le traitement chez 46 patients (10 %) et réduire la dose chez 36 patients (8 %).
Une modification de la dose pourrait être nécessaire chez les patients qui subissent de tels effets sur le SNC. L’arrêt définitif du traitement par LORBRENA est recommandé chez les patients qui reçoivent un diagnostic d’effets sur le SNC de grade 4 (voir 4 Posologie et administration).
Santé reproductive
On doit informer les femmes en mesure de procréer qu’elles doivent éviter de devenir enceintes durant leur traitement par LORBRENA. Les femmes doivent utiliser une méthode contraceptive non hormonale très efficace pendant leur traitement par LORBRENA, car le lorlatinib peut rendre inefficaces les contraceptifs hormonaux (voir 9 Interactions médicamenteuses). S’il est absolument nécessaire d’utiliser une méthode contraceptive hormonale, le condom doit y être associé. La méthode contraceptive efficace doit être utilisée pendant au moins 21 jours après la fin du traitement.
Il faut conseiller aux hommes dont les partenaires féminines sont en âge d’avoir des enfants d’utiliser une méthode de contraception efficace, y compris le condom, et aux hommes dont les partenaires sont enceintes d’utiliser le condom, et ce, pendant toute la durée de leur traitement par LORBRENA et pendant au moins 97 jours après la prise de la dernière dose.
- Fertilité
D’après les données non cliniques sur l’innocuité, la fertilité masculine et féminine pourrait être compromise pendant le traitement par LORBRENA (voir 16 Toxicologie non clinique). On ignore si LORBRENA altère la fertilité féminine. Les hommes devraient demander conseil sur les moyens efficaces à prendre pour préserver leur fertilité avant de commencer le traitement.
Appareil respiratoire
Pneumopathie interstitielle/pneumonite
On a observé des effets indésirables sévères – dont certains ont menacé le pronostic vital – évoquant une pneumonite pendant le traitement par LORBRENA. Lors des études B7461001 (n = 327) et B7461006 (n = 149), une pneumonite est survenue chez 9 patients (1,9 %) traités par LORBRENA à 100 mg une fois par jour; elle était de grade 3 ou 4 chez 3 (0,6 %) d’entre eux. Le traitement par LORBRENA a été abandonné par 4 (0,8 %) des patients pour cause de pneumopathie interstitielle/pneumonite.
Il faut vérifier rapidement la présence de pneumopathie interstitielle/pneumonite chez tout patient qui éprouve une aggravation des symptômes pulmonaires évoquant de telles affections (p. ex., dyspnée, toux et fièvre). Cesser l’administration de LORBRENA sur-le-champ chez les patients chez qui l’on soupçonne une pneumopathie interstitielle/pneumonite. Il faut cesser définitivement le traitement par LORBRENA en présence d’une pneumopathie interstitielle/pneumonite liée au traitement, quelle qu’en soit la sévérité (voir 4 Posologie et administration).
7.1 Populations particulières
7.1.1 Grossesse
Les études menées chez l’animal ont mis en évidence une toxicité embryo-fœtale (voir 16 Toxicologie non clinique). On ne dispose d’aucune donnée sur l’utilisation de LORBRENA chez la femme enceinte. LORBRENA peut être nocif pour le fœtus lorsqu’il est administré à la femme enceinte.
L’emploi de LORBRENA n’est pas recommandé chez les femmes enceintes ni chez les femmes en âge de procréer qui n’utilisent pas de méthode contraceptive.
7.1.2 Allaitement
On ignore si le lorlatinib et ses métabolites sont excrétés dans le lait maternel humain. On ne peut exclure l’existence d’un risque pour le nouveau-né.
LORBRENA ne doit pas être utilisé durant l’allaitement. L’allaitement doit être interrompu durant le traitement par LORBRENA et pendant les 7 jours suivant la prise de la dernière dose.
7.1.3 Enfants et adolescents
Enfants (<18 ans) : L’innocuité et l’efficacité de LORBRENA n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Parmi les 295 patients qui ont reçu LORBRENA à 100 mg une fois par jour par voie orale lors de l’étude B7461001, 241 avaient moins de 65 ans, et 54, 65 ans ou plus. Parmi les 149 patients de l’étude B7461006 qui ont reçu LORBRENA à 100 mg une fois par jour par voie orale, 90 avaient moins de 65 ans, et 59, 65 ans ou plus. Les effets indésirables suivants ont été plus fréquents chez les 65 ans ou plus : troubles cognitifs, dyspnée, fatigue, arthralgie, diarrhée, anémie, myalgie, vomissements, dorsalgie et éruption cutanée. Les données limitées sur l’innocuité et l’efficacité de LORBRENA chez les patients de 65 ans ou plus ne semblent pas indiquer la nécessité d’un ajustement posologique pour cette population (voir 10 Pharmacologie clinique). On n’a pas observé de différence d’importance clinique sur les plans de l’innocuité et de l’efficacité entre les patients âgés de 65 ans ou plus et les patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les données groupées sur l’innocuité décrites à la section 7 Mises en garde et précautions rendent compte de l’exposition à LORBRENA chez 476 patients qui l’ont reçu à raison de 100 mg une fois par jour dans le cadre des études B7461001 (n = 327) et B7461006 (n = 149). L’exposition totale a duré 6 mois ou plus chez 75 % d’entre eux et plus d’un an chez 61 % d’entre eux. Dans cette population retenue pour l’analyse des données groupées sur l’innocuité, les effets indésirables les plus fréquents survenus chez ≥ 20 % des 476 patients sous LORBRENA étaient les suivants : œdème (56 %), neuropathie périphérique (44 %), gain pondéral (31 %), altérations de la fonction cognitive (28 %), fatigue (27 %), dyspnée (27 %), arthralgie (24 %), diarrhée (23 %), altérations de l’humeur (21 %) et toux (21 %). Il a fallu suspendre le traitement chez 245 (51,5 %) des patients, réduire la dose chez 117 (24,6 %) des patients et cesser définitivement le traitement chez 44 (2,9 %) des patients. Les anomalies des paramètres biochimiques de grade 3 ou 4 les plus fréquentes constatées chez ≥ 20 % des 476 patients sous LORBRENA étaient l’hypercholestérolémie (21 %) et l’hypertriglycéridémie (21 %).
Cancer du poumon non à petites cellules métastatique ALK-positif n’ayant jamais fait l’objet d’un traitement (étude de phase III B7461006)
L’innocuité de LORBRENA a été évaluée auprès de 149 patients atteints d’un cancer du poumon non à petites cellules (CPNPC) ALK-positif lors d’une étude sans insu de phase III à répartition aléatoire et avec
comparaison à un traitement actif, l’étude B7461006. La durée médiane de l’exposition à LORBRENA était de 16,7 mois (extrêmes : 4 jours et 34,3 mois) et 76 % des patients ont reçu LORBRENA pendant au moins 12 mois. Les caractéristiques des patients étaient les suivantes : âge médian de 59 ans (extrêmes : 47 et 68 ans), 35 % des participants avaient 65 ans ou plus, 59 % étaient des femmes, 49 % étaient des Blancs, 44 % étaient des Asiatiques et 96 % avaient un indice fonctionnel ECOG (Eastern Cooperative Oncology Group) de 0 ou de 1.
Chez les patients traités par LORBRENA, les effets indésirables les plus fréquents (ayant touché ≥ 20 % des sujets) étaient l’œdème, le gain pondéral, la neuropathie périphérique, les troubles cognitifs, la diarrhée et la dyspnée. Les plus fréquentes anomalies des résultats d’analyse (ayant touché ≥ 30 % des sujets) étaient l’hypertriglycéridémie, l’hypercholestérolémie, la hausse du taux de créatinine, la hausse du taux de gamma-glutamyl-transférase (GGT), la hausse du taux d’ASAT, l’hyperglycémie, la hausse du taux d’ALAT, la hausse du taux de créatine phosphokinase, l’hypoalbuminémie et l’anémie.
Des effets indésirables graves sont survenus chez 51 (34 %) des 149 patients traités par LORBRENA; les effets indésirables graves les plus fréquemment signalés étaient la pneumonie (7 patients, 4,7 %), la dyspnée (4 patients, 2,7 %), l’insuffisance respiratoire (4 patients, 2,7 %), les troubles cognitifs (3 patients, 2,0 %) et la pyrexie (3 patients, 2,0 %).
Des effets indésirables mortels sont survenus chez 7 (4,7 %) patients traités par LORBRENA, dont 1 patient (0,7 %) décédé de pneumonie, 1 (0,7 %), d’insuffisance respiratoire, 1 (0,7 %), d’insuffisance cardiaque, 1 (0,7 %), d’une progression de la maladie, 1 (0,7 %), d’une tumeur maligne du poumon, 1 (0,7 %), d’une embolie pulmonaire et 1 (0,7 %), de cause non précisée.
Dix patients (6,7 %) ont définitivement abandonné le traitement par LORBRENA en raison d’effets indésirables. L’effet indésirable ayant le plus fréquemment mené à l’abandon définitif du traitement par LORBRENA était les troubles cognitifs (2 patients, 1,3 %). Le traitement a dû être interrompu chez 73 patients (49 %) traités par LORBRENA. Les effets indésirables ayant le plus fréquemment mené à l’interruption du traitement par LORBRENA étaient l’hypertriglycéridémie (11 patients, 7,4 %), l’œdème (8 patients, 5,4 %), la pneumonie (7 patients, 4,7 %), les troubles cognitifs (6 patients, 4,0 %), l’hypercholestérolémie (5 patients, 3,4 %) et les troubles de l’humeur (5 patients, 3,4 %). Chez 31 patients (21 %), la dose a dû être réduite au moins 1 fois en raison d’effets indésirables. Les effets indésirables qui ont le plus souvent nécessité une réduction de la dose étaient l’œdème (8 patients, 5,4 %), l’hypertriglycéridémie (6 patients, 4,0 %) et la neuropathie périphérique (5 patients, 3,4 %).
CPNPC métastatique ALK-positif ayant déjà fait l’objet d’un traitement (étude de phase I/II B7461001)
Les résultats de l’étude B7461001 présentés ci-après ont été obtenus après l’administration par voie orale de 100 mg par jour de LORBRENA à 295 adultes atteints d’un CPNPC métastatique ALK-positif ou ROS1-positif. La majorité d’entre eux (232 sujets, 78,6 %) avaient déjà reçu au moins un ITK ALK ou ROS1.
La durée médiane du traitement était de 12,5 mois (extrêmes : 1 jour et 35 mois), l’âge médian des sujets était de 53 ans (extrêmes : 19 et 85 ans) et 18 % des patients avaient plus de 65 ans. Au total, 170 (58 %) des patients étaient des femmes, 145 (49 %) étaient de race blanche et 108 (37 %) étaient d’origine asiatique.
Les effets indésirables les plus fréquents (ayant touché ≥ 20 % des sujets) étaient l’œdème, la neuropathie périphérique, les troubles cognitifs, la dyspnée, la fatigue, le gain pondéral, l’arthralgie, les troubles de l’humeur et la diarrhée.
Les plus fréquentes anomalies des résultats d’analyse (ayant touché ≥ 20 % des sujets) étaient
l’hypercholestérolémie, l’hypertriglycéridémie, l’anémie, l’hyperglycémie, la hausse du taux d’ASAT, l’hypoalbuminémie, la hausse du taux d’ALAT, la hausse du taux de lipase et la hausse du taux de phosphatase alcaline.
Des effets indésirables graves sont survenus chez 95 (32 %) des 295 patients. Les effets indésirables graves les plus fréquemment signalés étaient la pneumonie (10 patients, 3,4 %), la dyspnée (8 patients, 2,7 %), la pyrexie (6 patients, 2 %), les altérations de l’état mental (4 patients, 1,4 %) et l’insuffisance respiratoire (4 patients, 1,4 %). Des effets indésirables mortels sont survenus chez 8 patients (2,7 %), dont 2 patients (0,7 %) décédés d’une pneumonie, 2 (0,7 %), d’un infarctus du myocarde, 1 (0,3 %), d’un œdème pulmonaire aigu, 1 (0,3 %), d’une embolie, 1 (0,3 %), de l’occlusion d’une artère périphérique et 1 (0,3 %), de détresse respiratoire. Vingt-trois patients (8 %) ont dû abandonner définitivement le traitement par LORBRENA en raison d’effets indésirables.
Les effets indésirables ayant le plus fréquemment mené à l’abandon définitif du traitement étaient l’insuffisance respiratoire (4 patients, 1,4 %), la dyspnée (2 patients, 0,7 %), l’infarctus du myocarde (2 patients, 0,7 %), les troubles cognitifs (2 patients, 0,7 %) et les troubles de l’humeur (2 patients, 0,7 %). Le traitement a dû être interrompu chez 142 patients (48 %). Les effets indésirables ayant le plus fréquemment nécessité une interruption du traitement étaient l’œdème (20 patients, 7 %), l’hypertriglycéridémie (17 patients, 6 %), la neuropathie périphérique (15 patients, 5 %), les troubles cognitifs (13 patients, 4,4 %), la hausse du taux de lipase (11 patients, 3,7 %), l’hypercholestérolémie (10 patients, 3,4 %), les troubles de l’humeur (9 patients, 3,1 %), la dyspnée (8 patients, 2,7 %), la pneumonie (8 patients, 2,7 %) et l’hypertension (6 patients, 2,0 %). Chez 71 patients (24 %), la dose a dû être réduite au moins 1 fois en raison d’effets indésirables. Les effets indésirables qui ont le plus souvent nécessité une réduction de la dose étaient l’œdème (18 patients, 6 %), la neuropathie périphérique (14 patients, 4,7 %), les troubles cognitifs (12 patients, 4,1 %) et les troubles de l’humeur (9 patients, 3,1 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Le Tableau 3 présente un sommaire des effets indésirables les plus fréquemment observés chez les patients traités par LORBRENA lors de l’étude de phase III.
Tableau 3. Effets indésirables survenus chez les patients traités par LORBRENA (chez au moins
10 % des patients pour tous les grades définis selon les CTCAE du NCI ou au moins 2 % pour les grades 3 et 4) lors de l’étude de phase III B7461006*
| Effet indésirable | LORBRENA n = 149 | Crizotinib n = 142 | ||
Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
| Troubles psychiatriques Troubles de l’humeura | 24 (16,1) | 2 (1,3) | 7 (4,9) | 0 |
Troubles du système nerveux Neuropathie périphériqueb Troubles cognitifsc Céphalées Étourdissements Troubles du sommeild | 50 (33,6) 32 (21,5) 25 (16,8) 16 (10,7) 17 (11,4) | 3 (2,0) 3 (2,0) 0 0 2 (1,3) | 21 (14,8) 8 (5,6) 25 (17,6) 20 (14,1) 14 (9,9) | 1 (0,7) 0 1 (0,7) 0 0 |
Troubles respiratoires Dyspnée Toux Insuffisance respiratoire | 30 (20,1) 24 (16,1) 4 (2,7) | 4 (2,7) 0 3 (2,0) | 23 (16,2) 26 (18,3) 0 | 3 (2,1) 0 0 |
| Troubles vasculaires Hypertension | 27 (18,1) | 15 (10,1) | 3 (2,1) | 0 |
| Troubles oculaires Troubles de la visione | 27 (18,1) | 0 | 56 (39,4) | 1 (0,7) |
Troubles digestifs Diarrhée Nausées Constipation Vomissements | 32 (21,5) 22 (14,8) 26 (17,4) 19 (12,8) | 2 (1,3) 1 (0,7) 0 1 (0,7) | 74 (52,1) 74 (52,1) 42 (29,6) 55 (38,7) | 1 (0,7) 3 (2,1) 1 (0,7) 2 (1,4) |
Atteintes des tissus ostéomusculaire et conjonctif Arthralgie Myalgief Dorsalgie Douleur aux extrémités | 28 (18,8) 23 (15,4) 22 (14,8) 26 (17,4) | 1 (0,7) 1 (0,7) 1 (0,7) 0 | 16 (11,3) 10 (7,0) 16 (11,3) 12 (8,5) | 0 0 0 0 |
Troubles généraux Œdèmeg Gain pondéral Fatigueh Pyrexie Douleur thoracique | 83 (55,7) 57 (38,3) 29 (19,5) 25 (16,8) 16 (10,7) | 6 (4,0) 25 (16,8) 2 (1,3) 2 (1,3) 2 (1,3) | 57 (40,1) 18 (12,7) 46 (32,4) 18 (12,7) 20 (14,1) | 2 (1,4) 3 (2,1) 4 (2,8) 2 (1,4) 1 (0,7) |
Infections Infection des voies respiratoires supérieuresi Pneumonie Bronchite | 17 (11,4) 11 (7,4) 10 (6,7) | 1 (0,7) 3 (2,0) 3 (2,0) | 11 (7,7) 12 (8,5) 3 (2,1) | 2 (1,4) 5 (3,5) 0 |
| Atteintes cutanées Éruption cutanéej | 17 (11,4) | 0 | 12 (8,5) | 0 |
Effet indésirable LORBRENA
n = 149
Crizotinib n = 142
Tous les grades
n (%)
Grade 3 ou 4
n (%)
Tous les grades n (%)
Grade 3 ou 4 n (%)
* Les grades des effets indésirables ont été déterminés d’après la version 4.03 des critères CTCAE du NCI.
Abréviations : CTCAE du NCI : critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events) du National Cancer Institute.
a. Troubles de l’humeur (ce qui inclut trouble affectif, labilité affective, agitation, colère, anxiété, trouble bipolaire de type I, humeur dépressive, dépression, symptômes de la dépression, humeur euphorique, comportement autodestructeur intentionnel, irritabilité, modification de l’humeur, sautes d’humeur, stress).
b. Neuropathie périphérique (ce qui inclut dysesthésie, trouble de la démarche, hypoesthésie, dysfonctionnement moteur, faiblesse musculaire, névralgie, neuropathie périphérique, paresthésie, neuropathie motrice périphérique, neuropathie périphérique sensitive).
c. Troubles cognitifs (ce qui inclut les manifestations de troubles de la classe des affections du système nerveux : amnésie, trouble cognitif, perturbation de l’attention, atteinte de la mémoire, détérioration mentale; ce qui inclut également les manifestations de troubles de la classe des affections psychiatriques : état confusionnel, délire, désorientation).
d. Troubles du sommeil (ce qui inclut insomnie, cauchemars, troubles du sommeil, somnambulisme). e. Troubles de la vision (ce qui inclut diplopie, photophobie, photopsie, vision brouillée, perte d’acuité visuelle, déficience visuelle, corps flottants dans le vitré).
f. Myalgie (ce qui inclut douleur musculosquelettique, myalgie).
g. Œdème (ce qui inclut œdème, œdème périphérique, œdème palpébral, œdème facial, œdème généralisé, œdème localisé, œdème périorbitaire, enflure périphérique, enflure). h. Fatigue (ce qui inclut asthénie, fatigue).
i. Infection des voies respiratoires supérieures (ce qui inclut infection des voies respiratoires supérieures).
j. Éruption cutanée (ce qui inclut dermatite acnéiforme, éruption maculopapulaire, éruption cutanée).
Le Tableau 4 présente un sommaire des effets indésirables les plus fréquemment observés chez les patients traités par LORBRENA lors de l’étude de phase I/II B7461001.
Tableau 4. Effets indésirables signalés chez au moins 10 % des patients lors de l’étude de phase I/II B7461001*
| Effet indésirable | LORBRENA (N = 295) | |
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
Troubles du métabolisme et de l’alimentation Hypercholestérolémiea Hypertriglycéridémieb | 249 (84,4) 197 (66,8) | 49 (16,6) 48 (16,3) |
Troubles psychiatriques Troubles de l’humeurc | 65 (22,0) | 5 (1,7) |
| Effet indésirable | LORBRENA (N = 295) | |
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
Troubles du système nerveux Neuropathie périphériqued Troubles cognitifse Céphalées Étourdissements Troubles du langagef Troubles du sommeilg | 140 (47,5) 80 (27,1) 52 (17,6) 48 (16,3) 34 (11,5) 29 (9,8) | 8 (2,7) 6 (2,0) 2 (0,7) 2 (0,7) 1 (0,3) 0 |
Troubles respiratoires Dyspnée Toux | 79 (26,8) 54 (18,3) | 16 (5,4) 0 |
Troubles oculaires Troubles de la visionh | 43 (14,6) | 1 (0,3) |
Troubles digestifs Diarrhée Nausées Constipation Vomissements | 64 (21,7) 52 (17,6) 45 (15,3) 34 (11,5) | 2 (0,7) 2 (0,7) 0 3 (1,0) |
Atteintes des tissus ostéomusculaire et conjonctif Arthralgie Myalgiei Dorsalgie Douleur aux extrémités | 67 (22,7) 50 (16,9) 38 (12,9) 39 (13,2) | 2 (0,7) 0 2 (0,7) 1 (0,3) |
Troubles généraux et atteintes au point d’administration Œdèmej Fatiguek Pyrexie | 159 (53,9) 76 (25,8) 36 (12,2) | 7 (2,4) 1 (0,3) 2 (0,7) |
Infections Infection des voies respiratoires supérieuresl | 36 (12,2) | 0 |
Atteintes cutanées ou sous-cutanées Éruption cutanéem | 41 (13,9) | 1 (0,3) |
Évaluations Gain pondéral | 71 (24,1) | 13 (4,4) |
Effet indésirable
LORBRENA (N = 295) Tous les grades
n (%)
Grade 3 ou 4 n (%)
* Les grades des effets indésirables ont été déterminés d’après la version 4.0 des critères CTCAE du NCI.
Les termes qui décrivent la même affection ou le même concept médical ont été regroupés pour désigner un seul effet indésirable dans le tableau ci-dessus. Les différents termes utilisés pour décrire les effets indésirables survenus durant les études jusqu’à la date limite de collecte des données et qui sont regroupés sous les termes employés dans le tableau figurent entre parenthèses ci-dessous. Abréviations : CTCAE du NCI : critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events) du National Cancer Institute.
a. Hypercholestérolémie (ce qui inclut cholestérol sanguin augmenté, hypercholestérolémie). b. Hypertriglycéridémie (ce qui inclut triglycérides sanguins augmentés, hypertriglycéridémie). c. Troubles de l’humeur (ce qui inclut trouble affectif, labilité affective, agressivité, agitation, anxiété, humeur dépressive, dépression, humeur euphorique, irritabilité, manie, modification de l’humeur, sautes d’humeur, modification de la personnalité, stress, idées suicidaires).
d. Neuropathie périphérique (ce qui inclut sensation de brûlure, syndrome du canal carpien, dysesthésie, fourmillement, trouble de la démarche, hypoesthésie, faiblesse musculaire, névralgie, neuropathie périphérique, neurotoxicité, paresthésie, neuropathie périphérique sensitive, troubles sensoriels).
e. Troubles cognitifs (ce qui inclut les manifestations de troubles de la classe des affections du système nerveux : amnésie, trouble cognitif, démence, perturbation de l’attention, atteinte de la mémoire, détérioration mentale; ce qui inclut également les manifestations de troubles de la classe des affections psychiatriques : déficit de l’attention/hyperactivité, état confusionnel, délire, trouble de la lecture).
f. Troubles du langage (ce qui inclut aphasie, dysarthrie, élocution lente, trouble de l’élocution). g. Troubles du sommeil (ce qui inclut dysonirie, insomnie, cauchemars, troubles du sommeil, somniloquie, somnambulisme).
h. Troubles de la vision (ce qui inclut diplopie, photophobie, photopsie, vision brouillée, perte d’acuité visuelle, déficience visuelle, corps flottants dans le vitré).
i. Myalgie (ce qui inclut douleur musculosquelettique, myalgie).
j. Œdème (ce qui inclut œdème, œdème périphérique, œdème palpébral, œdème facial, œdème généralisé, œdème localisé, œdème périorbitaire, enflure périphérique, enflure). k. Fatigue (ce qui inclut asthénie, fatigue).
l. Infection des voies respiratoires supérieures (ce qui inclut infection fongique des voies respiratoires supérieures, infection des voies respiratoires supérieures, infection virale des voies respiratoires supérieures).
m. Éruption cutanée (ce qui inclut dermatite acnéiforme, éruption maculopapulaire, éruption prurigineuse, éruption cutanée).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
L’innocuité du lorlatinib n’a pas été démontrée chez l’enfant. Une étude préliminaire de phase I est cependant en cours; elle porte sur l’administration du lorlatinib en monothérapie et en association avec une chimiothérapie à des enfants, des adolescents et des adultes atteints d’un neuroblastome à haut risque récidivant ou réfractaire porteur d’une aberration d’ALK.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Lors de l’étude B7461006, les autres effets indésirables d’importance clinique dont l’incidence globale se situait entre 1 % et 10 % chez les patients traités par LORBRENA comprenaient les troubles de la parole (10 patients, 6,7 %) et les effets psychotiques (5 patients, 3,4 %).
Lors de l’étude B7461001, les autres effets indésirables d’importance clinique dont l’incidence globale se situait entre 1 % et 10 % chez les patients traités par LORBRENA comprenaient les effets psychotiques (21 patients, 7 %).
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Sans objet.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biologiques et autres données quantitatives
Données d’étude clinique
Le Tableau 5 présente un sommaire des résultats anormaux aux analyses de laboratoire obtenus chez les patients traités par LORBRENA lors de l’étude de phase III B7461006.
Tableau 5. Anomalies des résultats d’analyse observées chez au moins 20 % des patients lors de l’étude de phase III B7461006*
| Anomalies des résultats d’analyse | LORBRENA n = 149 | Crizotinib n = 142 | ||
| Tous les grades n (%) | Grade 3 ou 4 n (%) | Tous les grades n (%) | Grade 3 ou 4 n (%) | |
Résultats biochimiques Hypertriglycéridémiea,A Hypercholestérolémiea,A Hausse du taux de créatinea,A Hausse du taux de GGTa,A Hausse du taux d’ASATa,A Hyperglycémiea,A Hausse du taux d’ALATa,A Hausse du taux de créatine phosphokinasea,A Hypoalbuminémiea,A Hausse du taux de lipasea,A Hausse du taux de phosphatase alcalinea,A Hyperkaliémiea,A Hausse du taux d’amylaseb,A | 142 (95) 136 (91) 121 (81) 77 (52) 71 (48) 71 (48) 65 (44) 58 (39) 53 (36) 42 (28,2) 35 (23) 32 (21) 30 (20) | 33 (22) 29 (19) 1 (0,7) 9 (6,0) 3 (2,0) 10 (6,7) 4 (2,7) 3 (2,0) 1 (0,7) 11 (7,4) 0 2 (1,3) 2 (1,4) | 38 (27) 17 (12) 139 (99) 58 (41) 105 (75) 38 (27) 105 (75) 90 (64) 86 (61,0) 48 (34) 70 (50) 38 (27) 45 (32) | 0 0 3 (2,1) 9 (6,4) 5 (3,5) 3 (2,1) 6 (4,3) 7 (5,0) 9 (6,4) 7 (5,0) 1 (0,7) 3 (2,1) 2 (1,4) |
Résultats hématologiques Anémiea,A Temps de céphaline activéec,B | 72 (48) 35 (25) | 3 (2,0) 0 | 54 (38) 19 (14) | 4 (2,8) 0 |
| Lymphopéniea,A Thrombocytopéniea,A | 34 (23) 34 (23) | 4 (2,7) 0 | 61 (43) 10 (7,1) | 8 (5,7) 1 (0,7) |
* Les grades des effets indésirables ont été déterminés d’après la version 4.03 des critères CTCAE du NCI. Abréviations : ALAT : alanine aminotransférase; ASAT : aspartate aminotransférase; CTCAE du NCI : critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events) du National Cancer Institute; GGT : gamma-glutamyl-transférase. N : nombre de patients ayant subi au moins une évaluation du paramètre en question au cours de l’étude. a. N = 149 (LORBRENA). A. N = 141 (crizotinib). b. N = 148 (LORBRENA). B. N = 135 (crizotinib). c. N = 138 (LORBRENA). | ||||
Le Tableau 6 présente un sommaire des résultats anormaux aux analyses de laboratoire obtenus chez les patients traités par LORBRENA lors de l’étude de phase I/II B7461001.
Tableau 6. Anomalies des résultats d’analyse observées chez au moins 20 % des patients lors de l’étude de phase I/II B7461001*
| Anomalies des résultats d’analyse | LORBRENA | |
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
Résultats biochimiques Hypercholestérolémiea Hypertriglycéridémiea Hyperglycémieb Hausse du taux d’ASATa Hypoalbuminémiec Hausse du taux d’ALATa Hausse du taux de lipased Hausse du taux de phosphatase alcalinea Hausse du taux d’amylasee Hypophosphatémiea Hyperkaliémieb Hypomagnésémiea | 279 (96) 262 (90) 151 (52) 108 (37) 95 (33) 82 (28) 70 (24) 70 (24) 61 (22) 61 (21) 61 (21) 60 (21) | 52 (18) 52 (18) 15 (5) 6 (2,1) 3 (1,0) 6 (2,1) 28 (10) 3 (1,0) 11 (3,9) 14 (4,8) 3 (1,0) 0 |
Résultats hématologiques Anémieb Thrombocytopénieb Lymphopéniea | 152 (52) 67 (23) 63 (22) | 14 (4,8) 1 (0,3) 10 (3,4) |
| Anomalies des résultats d’analyse | LORBRENA | |
Tous les grades n (%) | Grade 3 ou 4 n (%) | |
* Les grades des effets indésirables ont été déterminés d’après la version 4.0 des critères CTCAE du NCI. Abréviations : ALAT : alanine aminotransférase; ASAT : aspartate aminotransférase; CTCAE du NCI : critères terminologiques courants pour les effets indésirables (Common Terminology Criteria for Adverse Events) du National Cancer Institute. N : nombre de patients ayant subi au moins une évaluation du paramètre en question au cours de l’étude. a. N = 292 b. N = 293 c. N = 291 d. N = 290 e. N = 284 | ||
8.5 Effets indésirables observés après la commercialisation
Sans objet.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Les données in vitro indiquent que LORBRENA (lorlatinib) est métabolisé principalement par la CYP3A4 et l’isoenzyme du système UGT (uridine diphosphate-glucuronosyltransférase) 1A4, et à un degré moindre, par la CYP2C8, la CYP2C19, la CYP3A5 et l’UGT1A3.
9.4 Interactions médicament-médicament
Inhibiteurs de la CYP3A
Chez des volontaires sains, l’aire sous la courbe (ASC) moyenne et la concentration maximale (Cmax) d’une dose orale unique de 100 mg de lorlatinib ont été respectivement 42 % et 24 % plus élevées après l’administration d’itraconazole, un inhibiteur puissant de la CYP3A, à raison de 200 mg une fois par jour pendant 5 jours. L’administration concomitante de lorlatinib et d’inhibiteurs puissants de la CYP3A (p. ex., bocéprévir, cobicistat, conivaptan, itraconazole, kétoconazole, posaconazole, télaprévir, troléandomycine, voriconazole, ritonavir, paritaprévir en association avec le ritonavir et l’ombitasvir et/ou le dasabuvir, et ritonavir en association avec le danoprévir, l’elvitégravir, l’indinavir, le lopinavir, le saquinavir ou le tipranavir) peut augmenter la concentration plasmatique de lorlatinib. Les produits renfermant du pamplemousse peuvent également augmenter la concentration plasmatique de lorlatinib. L’emploi concomitant d’un inhibiteur puissant de la CYP3A augmente les concentrations plasmatiques du lorlatinib, ce qui risque d’accroître la fréquence et la sévérité des effets indésirables de LORBRENA. L’administration d’un autre médicament concomitant ayant un effet inhibiteur moins puissant sur la CYP3A doit être envisagée. Si l’administration concomitante d’un inhibiteur puissant de la CYP3A est nécessaire, il est recommandé de réduire la dose de lorlatinib (voir 4 Posologie et administration). Selon des simulations réalisées à l’aide d’un modèle pharmacocinétique physiologique, l’emploi concomitant de LORBRENA et du fluconazole pourrait augmenter la concentration plasmatique du lorlatinib, ce qui risque d’accroître la fréquence et la sévérité des effets indésirables de LORBRENA.
Éviter l’emploi concomitant de LORBRENA et du fluconazole. Si l’administration concomitante est inévitable, réduire la dose initiale de LORBRENA à 75 mg une fois par jour.
Inducteurs de la CYP3A
Chez des sujets volontaires sains, l’ASC moyenne et la Cmax d’une dose unique de 100 mg de lorlatinib ont été respectivement 85 % et 76 % moins élevées après l’administration de rifampine, un inducteur puissant de la CYP3A, à raison de 600 mg une fois par jour pendant 9 jours; une hausse des résultats aux évaluations sanguines de la fonction hépatique (ALAT et ASAT) a également été observée. L’administration concomitante de lorlatinib et d’inducteurs puissants de la CYP3A (p. ex., rifampine, carbamazépine, enzalutamide, mitotane, phénytoïne et millepertuis) peut diminuer la concentration plasmatique de lorlatinib. On a observé une hépatotoxicité sévère chez des sujets sains ayant reçu LORBRENA avec la rifampine, un inducteur puissant de la CYP3A. L’administration concomitante d’un inducteur puissant de la CYP3A et du lorlatinib est contre-indiquée (voir 2 Contre-indications et 4 Posologie et administration). Avant d’amorcer un traitement par le lorlatinib, il faut cesser l’administration de tout inducteur puissant de la CYP3A pendant une période correspondant à au moins 3 demi-vies plasmatiques de l’inducteur. Aucune variation d’importance clinique des résultats des explorations de la fonction hépatique n’a été relevée après l’administration d’une dose unique de 100 mg de lorlatinib par voie orale et de modafinil (un inducteur modéré de la CYP3A) à raison de 400 mg une fois par jour pendant 19 jours à des volontaires sains. L’emploi concomitant du lorlatinib et d’un inducteur modéré de la CYP3A a réduit de 23 % l’ASC de la concentration plasmatique du lorlatinib et a réduit de 22 % la Cmax (voir 10 Pharmacologie clinique). Si l’administration concomitante est inévitable, porter la dose initiale de LORBRENA à 125 mg une fois par jour.
Inhibiteurs de la pompe à protons, antagonistes des récepteurs H2 et antiacides à action locale
Le rabéprazole, un inhibiteur de la pompe à protons, a eu des effets minimes sur l’exposition plasmatique au lorlatinib (intervalle de confiance [IC] à 90 % pour le rapport des ASCinf, exprimé en pourcentage : 97,6 % à 104,3 %).
Aucun ajustement posologique n’est nécessaire lorsque le lorlatinib est pris en concomitance avec un inhibiteur de la pompe à protons, un antagoniste des récepteurs H2 ou un antiacide à action locale.
Médicaments dont la concentration plasmatique peut être modifiée par le lorlatinib
Substrats de la CYP3A
Le lorlatinib a un effet inducteur net sur la CYP3A, aussi bien in vitro qu’in vivo. Son administration par voie orale à raison de 150 mg une fois par jour pendant 15 jours a diminué de 64 % l’ASCinf et de 50 % la Cmax d’une dose orale unique de 2 mg de midazolam (un substrat sensible de la CYP3A). L’administration concomitante de lorlatinib a entraîné une diminution de l’ASC et de la Cmax du midazolam par rapport à celles que l’on observe lorsque le midazolam est administré seul, ce qui semble indiquer que le lorlatinib est un inducteur de la CYP3A. Par conséquent, il faut éviter d’administrer le lorlatinib en concomitance avec un substrat de la CYP3A dont l’indice thérapeutique est étroit, notamment les contraceptifs hormonaux, l’alfentanil, la cyclosporine, la dihydroergotamine, l’ergotamine, le fentanyl, le pimozide, la quinidine, le sirolimus et le tacrolimus, puisque le lorlatinib pourrait diminuer la concentration de ces médicaments.
Études in vitro sur l’inhibition et l’induction d’autres isoenzymes du CYP
D’après les études in vitro, il est peu probable que des interactions médicamenteuses cliniques se
produisent en raison de l’inhibition par le lorlatinib de la biotransformation des substrats de la CYP1A2, de la CYP2B6, de la CYP2C8, de la CYP2C9, de la CYP2C19 ou de la CYP2D6.
In vitro, il est ressorti des études que le lorlatinib inhibe la CYP2C9 et qu’il active le récepteur des prégnanes (PXR, pour pregnane-X-receptor) humain; l’effet net in vivo est une faible induction de la CYP2C9. Ces études ont aussi révélé que le lorlatinib a un effet inhibiteur ainsi qu’un effet inducteur sur la CYP3A qui sont fonction du temps; l’effet net in vivo est une induction. Les études in vitro ont également révélé que le lorlatinib est un inducteur de la CYP2B6 et qu’il active le récepteur constitutif des androstanes (CAR, pour constitutive androstane receptor) chez l’humain; in vivo, il est un faible inducteur de la CYP2B6. Par conséquent, l’utilisation concomitante du lorlatinib et d’un substrat de la CYP2B6 (p. ex., bupropion, éfavirenz) peut entraîner une diminution de la concentration plasmatique du substrat de la CYP2B6. In vitro, il est peu probable que le lorlatinib produise des interactions médicament-médicament par induction de la CYP1A2.
In vitro, le principal métabolite circulant du lorlatinib a démontré un faible potentiel d’interaction médicament-médicament par inhibition des isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A, ou par induction des isoenzymes CYP1A2, CYP2B6 et CYP3A.
Études in vitro sur l’inhibition du système UGT (uridine diphosphate-glucuronosyltransférase)
D’après les études in vitro, il est peu probable que des interactions médicamenteuses cliniques se produisent en raison de l’inhibition par le lorlatinib de la biotransformation des substrats de l’UGT1A1, l’UGT1A4, l’UGT1A6, l’UGT1A9, l’UGT2B7 et l’UGT2B15. Il est ressorti des études in vitro que le lorlatinib inhibe l’UGT1A1 et qu’il active le PXR; l’effet net in vivo est une faible induction de l’UGT.
D’après les études in vitro, il est peu probable que des interactions médicamenteuses cliniques se produisent en raison de l’inhibition par le principal métabolite circulant du lorlatinib des substrats de l’UGT1A1, l’UGT1A4, l’UGT1A6, l’UGT1A9, l’UGT2B7 et l’UGT2B15.
Études in vitro sur les protéines de transport
Les résultats d’études menées in vitro indiquent qu’il est peu probable que des interactions médicamenteuses cliniques se produisent en raison de l’inhibition par le lorlatinib de l’activité de la protéine de résistance du cancer du sein (BCRP, pour breast cancer resistance protein; dans la circulation générale), des polypeptides transporteurs d’anions organiques (OATP, pour organic anion transporting polypeptide) 1B1 et 1B3, de la protéine d’extrusion de multiples médicaments et toxines (MATE, pour multidrug and toxin extrusion) 2K, du transporteur d’anions organiques (OAT, pour organic anion transporter) 1 et du transporteur de cations organiques (OCT, pour organic cation transporter) 2. Il est ressorti des études in vitro que le lorlatinib inhibe la glycoprotéine P (P-gp) et qu’il active le PXR; l’effet net in vivo est une induction modérée de la P-gp. Le lorlatinib pourrait inhiber l’activité de la P-gp (dans la circulation générale et dans les voies digestives), de la BCRP (dans les voies digestives) et des transporteurs OCT1, MATE1 et OAT3 à des concentrations pertinentes sur le plan clinique.
D’après les études in vitro, il est peu probable que des interactions médicamenteuses cliniques se produisent en raison de l’inhibition par le principal métabolite circulant du lorlatinib des substrats de la P-gp, de la BCRP et des transporteurs OATP1B1, OATP1B3, OAT1, OAT3, OCT1, OCT2, MATE1 et MATE2K.
Études in vivo sur les protéines de transport
Selon une étude des interactions médicamenteuses chez des patients atteints d’un cancer du poumon non à petites cellules, le lorlatinib est un inducteur modéré de la P-gp. Il convient donc d’utiliser le
lorlatinib en association avec les substrats de la P-gp à marge thérapeutique étroite (comme la digoxine) avec prudence, car la concentration plasmatique de ces substrats est susceptible de diminuer.
9.5 Interactions médicament-aliment
Le lorlatinib peut être pris avec ou sans nourriture. L’administration de lorlatinib avec un repas riche en gras et en calories a produit une ASCinf 5 % plus élevée et une Cmax 9 % plus basse (rapport des ASCinf : 104,7 %; IC à 90 % pour le rapport : 101,3 % à 108,3 %; rapport des Cmax : 90,89 %; IC à 90 % pour le rapport : 84,82 % à 97,40 %) que l’exposition consécutive à une prise à jeun le matin. Cependant, la prise de lorlatinib avec des aliments qui sont des inhibiteurs puissants de la CYP3A (p. ex., les produits contenant du pamplemousse) peut augmenter la concentration plasmatique de lorlatinib et doit donc être évitée.
9.6 Interactions médicament-plante médicinale
L’administration concomitante du lorlatinib et de produits à base de plantes médicinales qui sont des inducteurs puissants de la CYP3A (p. ex., le millepertuis) peut diminuer la concentration plasmatique de lorlatinib. L’administration concomitante d’un inducteur puissant de la CYP3A et du lorlatinib est contre-indiquée (voir 2 Contre-indications et 4 Posologie et administration). Dans la mesure du possible, il faut également éviter l’administration concomitante de produits à base de plantes médicinales qui sont des inducteurs modérés de la CYP3A, car ils peuvent aussi diminuer la concentration plasmatique de lorlatinib.
10 Pharmacologie clinique
10.1 Mode d’action
Le lorlatinib est une petite molécule compétitive de l’adénosine triphosphate (ATP), qui pénètre dans le cerveau, qui inhibe de manière sélective les tyrosines kinases ALK et ROS1 et qui agit sur les mécanismes de résistance consécutifs à un traitement préalable par un inhibiteur de l’ALK.
10.2 Pharmacodynamie
Lors d’études non cliniques réalisées au moyen d’enzymes recombinantes et d’épreuves cellulaires, le lorlatinib a inhibé fortement l’activité catalytique de gènes ALK non mutants et d’une grande variété de gènes ALK mutants de kinases pertinentes sur le plan clinique. Les mutations d’ALK analysées comprenaient celles qui confèrent une résistance à d’autres inhibiteurs de l’ALK.
Le lorlatinib a démontré une activité antitumorale marquée à de faibles concentrations plasmatiques nanomolaires de la molécule libre chez des souris porteuses de xénogreffes de tumeurs exprimant le partenaire de fusion EML4 (type 4 de protéine associée au microtubule de l’échinoderme) avec le variant ALK1 (v1), notamment les mutations d’ALK L1196M, G1269A, G1202R et I1171T. Deux de ces mutations d’ALK, G1202R et I1171T, sont connues pour conférer une résistance aux inhibiteurs d’ALK de première et de deuxième générations. Le lorlatinib s’est également révélé capable de traverser la barrière hématoencéphalique, entraînant une exposition cérébrale au médicament efficace chez la souris et le rat. Chez des souris qui portaient dans le cerveau un implant tumoral orthotrope EML4-ALK ou EML4-ALKL1196M, le lorlatinib a produit une réduction du volume de la tumeur et a prolongé la survie. L’efficacité antitumorale globale du lorlatinib était proportionnelle à la dose et corrélée à l’inhibition de la phosphorylation d’ALK.
Électrophysiologie cardiaque
Intervalle QT
Lors de l’étude B7461001, 2 patients (0,7 %) ont présenté des valeurs absolues de l’intervalle QT corrigé selon la formule de Fridericia (QTcF) supérieures à 500 ms et, chez 5 patients (1,8 %), la variation du QTcF par rapport aux valeurs initiales a été supérieure à 60 ms.
Par ailleurs, une étude avec double permutation menée auprès de 16 volontaires sains a évalué les effets d’une dose unique de lorlatinib (50 mg, 75 mg ou 100 mg) administrée par voie orale avec ou sans itraconazole à raison de 200 mg une fois par jour. Lors de cette étude, aucune augmentation de l’intervalle QTc moyen n’a été notée à la concentration moyenne du lorlatinib observée.
Intervalle PR
Chez 295 patients qui ont reçu du lorlatinib à la posologie recommandée (soit 100 mg une fois par jour) et avaient été soumis à une évaluation électrocardiographique au cours de l’étude B7461001, la variation maximale moyenne de l’intervalle PR par rapport à la valeur initiale s’est établie à 16,4 ms (IC à 90 % : 13,4 à 19,4 ms). Des 284 patients dont l’intervalle PR était < 200 ms, 14 % (40 patients) ont présenté un allongement de l’intervalle PR ≥ 200 ms après le début du traitement par le lorlatinib. Cet allongement était proportionnel à la dose. Un bloc auriculoventriculaire s’est produit chez 1,0 % des patients.
Si l’intervalle PR s’allonge, une modification de la dose pourrait être nécessaire (voir 4 Posologie et administration).
10.3 Pharmacocinétique
Absorption
Chez les patients atteints d’un cancer, la concentration plasmatique de lorlatinib atteint rapidement son pic; le Tmax médian est de 1,2 heure après l’administration d’une dose unique de 100 mg et de 2,0 heures après l’administration de doses uniquotidiennes répétées de 100 mg.
Après l’administration par voie orale de comprimés de lorlatinib, la biodisponibilité absolue moyenne est de 80,8 % (IC à 90 % : 75,7 % à 86,2 %) comparativement à l’administration intraveineuse.
L’administration de lorlatinib avec un repas riche en gras et en calories a produit une ASCinf 5 % plus élevée et une Cmax 9 % plus basse (rapport des ASCinf : 104,7 %; IC à 90 % pour le rapport : 101,3 % à 108,3 %; rapport des Cmax : 90,89 %; IC à 90 % pour le rapport : 84,82 % à 97,40 %) que l’exposition consécutive à une prise à jeun le matin. Le lorlatinib peut être pris avec ou sans nourriture. Le rabéprazole, un inhibiteur de la pompe à protons, a un effet minime sur la concentration plasmatique du lorlatinib (rapport des ASCinf : 100,9 %; IC à 90 % pour le rapport : 97,6 % à 104,3 %). Aucun ajustement posologique n’est recommandé lorsque le lorlatinib est pris en concomitance avec un inhibiteur de la pompe à protons, un antagoniste des récepteurs H2 ou un antiacide à action locale.
Après l’administration de doses uniquotidiennes multiples, la Cmax du lorlatinib a augmenté proportionnellement à la dose et l’ASC de la concentration plasmatique en fonction du temps (ASCtau) a augmenté de façon légèrement moins que proportionnelle à la dose dans l’éventail de doses allant de 10 mg à 200 mg une fois par jour.
À la dose de 100 mg une fois par jour, la moyenne géométrique (CV [%]) des concentrations plasmatiques maximales de lorlatinib mesurée le 15e jour du cycle 1 était de 577 (42) ng/mL et l’ASC0-24
était de 5650 (39) ng•h/mL chez les patients atteints de cancer. La moyenne géométrique (CV [%]) de la clairance orale était de 17,7 (39) L/h.
Distribution
La liaison in vitro du lorlatinib aux protéines plasmatiques humaines est de 66 % et sa liaison à l’albumine et à l’alpha-1 glycoprotéine acide est modérée.
La moyenne géométrique (CV [%]) du volume de distribution à l’état d’équilibre du lorlatinib était de 305 (28) L après l’administration intraveineuse d’une dose de 50 mg à des sujets sains. Chez des patients atteints d’un cancer, la moyenne géométrique (CV [%]) du volume de distribution apparent (Vz/F) était de 352 (37) L après l’administration d’une dose unique de 100 mg.
Métabolisme
Chez l’humain, les principales voies métaboliques du lorlatinib sont l’oxydation et la glucuroconjugaison. Des données in vitro indiquent que le lorlatinib est métabolisé principalement par la CYP3A4 et l’UGT1A4 et, à un moindre degré, par la CYP2C8, la CYP2C19, la CYP3A5 et l’UGT1A3.
Dans le plasma, l’acide benzoïque, un métabolite du lorlatinib résultant du clivage oxydatif des liaisons de l’amide et de l’éther aromatique du lorlatinib, s’est avéré un métabolite majeur comptant pour 21 % de la radioactivité circulante. Ce métabolite résultant du clivage oxydatif est inactif sur le plan pharmacologique.
Élimination
Chez les patients atteints d’un cancer, la demi-vie plasmatique du lorlatinib a été de 23,6 heures après l’administration d’une dose unique de 100 mg. À l’état d’équilibre, la concentration plasmatique de lorlatinib est plus faible que ce que la pharmacocinétique d’une seule dose laisserait présager, ce qui indique un effet net d’auto-induction de la biotransformation du lorlatinib. Après l’administration par voie orale d’une dose radiomarquée de 100 mg de lorlatinib, une proportion moyenne de 47,7 % de la radioactivité a été récupérée dans les urines et de 40,9 %, dans les selles, pour une récupération moyenne globale de 88,6 %.
Chez l’humain, la forme inchangée du lorlatinib constituait le principal composant dans le plasma et les selles, où elle comptait pour 44 % et pour 9,1 % de la radioactivité totale, respectivement. Moins de 1 % de la forme inchangée du lorlatinib a été détecté dans les urines.
Populations et états pathologiques particuliers
- Enfants : L’innocuité et l’efficacité de LORBRENA (lorlatinib) n’ont pas été établies chez les enfants. Des évaluations pharmacocinétiques préliminaires sont en cours dans le cadre d’une étude de phase I sur l’administration du lorlatinib en monothérapie et en association avec une chimiothérapie à des enfants, des adolescents et des adultes atteints d’un neuroblastome à haut risque récidivant ou réfractaire porteur d’une aberration d’ALK.
Personnes âgées : Lors des études B7461001 (n = 327) et B7461006 (n = 149), 25,5 % des
476 patients ayant reçu le lorlatinib à 100 mg une fois par jour par voie orale étaient âgés de 65 ans ou plus. Sur les 215 patients de la population de l’étude B7461001 évaluée pour l’efficacité, 17,7 % étaient âgés de 65 ans ou plus, et sur les 149 patients du groupe lorlatinib de l’étude B7461006, 40 % étaient âgés de 65 ans ou plus. On n’a pas observé de différence cliniquement pertinente sur les plans de l’innocuité et de l’efficacité entre les patients âgés de 65 ans ou plus et les patients plus jeunes (voir 4 Posologie et administration).
Âge, sexe, origine ethnique, poids corporel et phénotype : D’après les analyses
démographiques des paramètres pharmacocinétiques chez les patients atteints d’un CPNPC avancé et chez les sujets volontaires sains, l’âge, le sexe, l’origine ethnique, le poids et les phénotypes de la CYP3A5 et de la CYP2C19 n’exercent pas d’effet d’importance clinique.
- Insuffisance hépatique : Comme le lorlatinib est métabolisé dans le foie, l’insuffisance hépatique risque d’augmenter les concentrations plasmatiques du lorlatinib. On a exclu des études cliniques les patients dont le taux d’ASAT ou d’ALAT dépassait 2,5 fois la limite supérieure de la normale (LSN) (ou, lorsque la tumeur sous-jacente était en cause, ceux dont le taux dépassait 5,0 fois la LSN), ainsi que les patients dont la bilirubinémie totale dépassait 1,5 fois la LSN. Des études pharmacocinétiques de population ont montré qu’il n’y avait pas d’altération cliniquement significative de l’exposition au lorlatinib chez les patients présentant une insuffisance hépatique légère (n = 50). Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère (voir 4 Posologie et administration). Au cours d’une étude sur l’insuffisance hépatique, après l’administration d’une seule dose orale de 100 mg de LORBRENA, l’ASCinf du lorlatinib a augmenté de 15 % et de 82 % chez les patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) et sévère (classe C de Child-Pugh), respectivement, comparativement aux sujets ayant une fonction hépatique normale. Toutefois, comme le lorlatinib présente une auto-induction nette à l’état d’équilibre chez les patients exempts d’insuffisance hépatique, il est incertain que les résultats de l’exposition à une seule dose sont applicables à l’exposition à l’état d’équilibre chez les patients atteints d’insuffisance hépatique. Par rapport à l’exposition chez les patients ayant une fonction hépatique normale, l’exposition chez les patients atteints d’insuffisance hépatique modérée ou sévère après l’administration de doses multiples pourrait être supérieure à celle observée dans l’étude sur une dose unique. Des réductions de la dose doivent être considérées chez les patients atteints d’insuffisance hépatique modérée ou sévère. Une surveillance étroite est recommandée (voir 4. Posologie et administration, 4.1 Considérations posologiques).
- Insuffisance rénale : Moins de 1 % de la dose de lorlatinib est détectée dans les urines sous forme inchangée. Les sujets dont la créatininémie dépassait 1,5 fois la LSN ou dont la clairance de la créatinine (CLcr) estimée était inférieure à 60 mL/min ont été exclus des études cliniques. Des études pharmacocinétiques de population ont montré qu’il n’y avait pas d’altération cliniquement significative de l’exposition au lorlatinib à l’état d’équilibre chez les patients présentant une insuffisance rénale légère (n = 103; CLcr : 60-89 mL/min) ou modérée (n = 41; CLcr : 30-59 mL/min). D’après une étude sur l’insuffisance rénale, aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance rénale légère ou modérée (DFGe absolu, d’après le DFGe calculé par la formule de l’étude MRDR [Modification of Diet in Renal Disease] en mL/min/1,73 m2 × la surface corporelle mesurée/1,73 ≥ 30 mL/min). Dans cette étude, l’ASCinf du lorlatinib a augmenté de 41 % chez les sujets atteints d’insuffisance rénale sévère (DFGe absolu < 30 mL/min), par rapport aux sujets qui présentaient une fonction rénale normale (DFGe absolu ≥ 90 mL/min). En cas d’insuffisance rénale sévère, réduire la dose recommandée de LORBRENA de 100 à 75 mg une fois par jour par voie orale (voir 4 Posologie et administration). Les caractéristiques pharmacocinétiques du lorlatinib n’ont pas été étudiées chez les patients atteints d’insuffisance rénale sévère qui doivent subir une hémodialyse.
11 Conservation, stabilité et mise au rebut
Conserver entre 15 et 30 °C, dans l’emballage d’origine pour protéger le produit de la lumière.
12 Instructions particulières de manipulation du produit
LORBRENA ne nécessite aucune manipulation particulière.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : lorlatinib
Nom chimique : (10R)-7-amino-12-fluoro-2,10,16-triméthyl-15-oxo-10,15,16,17-tétrahydro-2H-4,8-méthénopyrazolo[4,3-h][2,5,11]benzoxadiazacyclotétradécine-3-carbonitrile
Formule moléculaire et masse moléculaire : C21H19FN6O2; 406,41 daltons
Formule développée :
Propriétés physicochimiques : Le lorlatinib est une poudre blanche à blanc cassé dont le pKa est de 4,92. La solubilité du lorlatinib en milieu aqueux diminue à mesure que le pH augmente, passant de 32,38 mg/mL, à un pH de 2,55, à 0,17 mg/mL, à un pH de 8,02. Le logarithme de son coefficient de distribution (octanol/eau) à un pH de 9 est de 2,45.
14 Études cliniques
14.1 Études cliniques par indication
Cancer du poumon non à petites cellules métastatique ALK-positif n’ayant jamais fait l’objet d’un traitement (étude de phase III B7461006; étude CROWN)
Tableau 7. Résumé des données démographiques des patients dans les études cliniques chez les patients atteints d’un CPNPC ALK-positif traités par LORBRENA ou le crizotinib au cours de l’étude de phase III B7461006
| Caractéristique | LORBRENA n = 149 | Crizotinib n = 147 | Total N = 296 |
| Âge (ans), n (%) | |||
| Médiane (min.-max.) | 61 (30-90) | 56 (26-84) | 59 (26-90) |
| ≥ 65 | 59 (40) | 44 (30) | 103 (35) |
| < 65 | 90 (60) | 103 (70) | 193 (65) |
| Sexe, n (%) | |||
| Hommes | 65 (44) | 56 (38) | 121 (41) |
| Femmes | 84 (56) | 91 (62) | 175 (59) |
| Groupe ethnique, n (%) | |||
| Blancs | 72 (48) | 72 (49) | 144 (49) |
| Caractéristique | LORBRENA n = 149 | Crizotinib n = 147 | Total N = 296 |
| Asiatiques | 65 (44) | 65 (44) | 130 (44) |
| Noirs ou Afro-Américains | 0 | 1 (0.7) | 1 (0.3) |
| Indice fonctionnel ECOG, n (%) | |||
| 0 | 67 (45) | 57 (39) | 124 (42) |
| 1 | 79 (53) | 81 (55) | 160 (54) |
| 2 | 3 (2) | 9 (6) | 12 (4) |
| Tabagisme, n (%) | |||
| N’ont jamais fumé | 81 (54) | 94 (64) | 175 (59) |
| Ex-fumeurs | 55 (37) | 43 (29) | 98 (33) |
| Fumeurs | 13 (9) | 9 (6) | 22 (7) |
| Stade du cancer, n (%) | |||
| IIIA | 1 (0,7) | 0 | 1 (0,3) |
| IIIB | 12 (8) | 8 (5) | 20 (7) |
| IV | 135 (91) | 139 (95) | 274 (93) |
| Autre | 1 (0,7) | 0 | 1 (0,3) |
| Type histologique, n (%) | |||
| Adénocarcinome | 140 (94) | 140 (95) | 280 (95) |
| Carcinome adénosquameux | 6 (4) | 5 (3) | 11 (4) |
| Carcinome à grandes cellules | 0 | 1 (0,7) | 1 (0,3) |
| Carcinome épidermoïde | 3 (2) | 1 (0,7) | 4 (1) |
| Patients ayant reçu un traitement anticancéreux antérieur, n (%)* | |||
| Oui | 12 (8) | 9 (6) | 21 (7) |
| Non | 137 (92) | 138 (94) | 275 (93) |
| Patients ayant subi une radiothérapie cérébrale, n (%) | |||
| Oui | 9 (6) | 10 (7) | 19 (6) |
Présence de métastases du SNC au départ, n (%) | |||
| Oui | 38 (26) | 40 (27) | 78 (26) |
* Aux termes du protocole de l’étude, les participants pouvaient avoir reçu un traitement anticancéreux adjuvant ou néoadjuvant, pourvu qu’il ait pris fin plus de 12 mois avant la répartition aléatoire.
L’efficacité de LORBRENA dans le traitement des patients atteints d’un CPNPC ALK-positif n’ayant jamais reçu un traitement général pour leur cancer métastatique a été établie lors d’une étude multicentrique sans insu à répartition aléatoire et avec comparaison à un traitement actif (étude CROWN). Les patients devaient présenter un indice fonctionnel ECOG de 0 à 2 et un CPNPC ALK-positif confirmé par le test VENTANA ALK (D5F3) CDx. Étaient admissibles les patients qui étaient porteurs de métastases du SNC asymptomatiques (y compris des métastases leptoméningées) ayant déjà été traitées ou non, et dont l’état neurologique était stable. Les patients devaient aussi avoir terminé toute radiothérapie dans les 2 semaines précédant la répartition aléatoire, notamment pour une radiothérapie stéréotaxique ou une irradiation partielle du cerveau, et dans les 4 semaines précédant la répartition aléatoire pour une radiothérapie cérébrale totale. Les patients qui présentaient ou avaient récemment présenté (au cours de l’année) des troubles psychiatriques sévères aigus ou chroniques, notamment des idées ou des comportements suicidaires, étaient exclus.
Les patients ont été répartis au hasard dans un rapport de 1:1 pour recevoir soit LORBRENA à 100 mg une fois par jour par voie orale, soit le crizotinib à 250 mg deux fois par jour par voie orale. La répartition aléatoire a été stratifiée en fonction de l’origine ethnique (asiatique vs non asiatique) et de la présence ou de l’absence de métastases dans le SNC au début de l’étude. Dans les deux groupes, le traitement s’est poursuivi jusqu’à ce que la maladie progresse ou que le patient subisse des effets toxiques inacceptables.
Au total, 296 patients ont été répartis au hasard pour recevoir soit LORBRENA (n = 149) soit le crizotinib (n = 147). Les caractéristiques démographiques de l’ensemble de la population à l’étude étaient les suivantes : âge médian de 59 ans (extrêmes : 26 et 90 ans), 35 % des participants avaient 65 ans ou plus, 59 % étaient des femmes, 49 % étaient des Blancs, 44 % étaient des Asiatiques et 0,3 % étaient des Noirs. La majorité des patients présentaient un adénocarcinome (95 %) et n’avaient jamais fumé (59 %). La présence de métastases dans le SNC a été confirmée au moyen d’une évaluation centrale indépendante effectuée à l’insu (ECII) par des neuroradiologues chez 26 % des patients (n = 78), et 30 de ces patients présentaient des lésions du SNC mesurables.
Le principal paramètre d’évaluation de l’efficacité était la survie sans progression (SSP), selon une ECII reposant sur la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors). Les paramètres d’efficacité secondaires de l’étude comprenaient la survie globale (SG), le taux de réponse globale (TRG), la durée de la réponse (DR) et le temps écoulé avant la progression intracrânienne, confirmés par une ECII. Chez les patients qui présentaient des métastases du SNC mesurables au début de l’étude, les autres paramètres étaient le taux de réponse intracrânienne globale et la durée de la réponse intracrânienne, tous deux déterminés par une ECII.
Les résultats de l’étude B7461006 (étude CROWN) déterminés par une ECII sont résumés au Tableau 8 et à la Figure 1. Ils ont révélé une amélioration significative de la SSP dans le groupe LORBRENA par rapport au groupe crizotinib. La durée médiane du suivi pour l’établissement de la SSP (IC à 95 %) a été de 18,3 mois (16,4-20,1) et de 14,8 mois (12,8-18,4) pour les patients des groupes LORBRENA et crizotinib, respectivement. Les bienfaits du traitement par le lorlatinib étaient comparables dans l’ensemble des sous-groupes définis selon les caractéristiques initiales des patients et de leur maladie. Les données concernant la survie globale n’étaient pas encore prêtes à la date limite de collecte des données. D’après l’analyse du temps écoulé avant la progression intracrânienne, 96 % des patients traités par LORBRENA ne présentaient aucune progression des lésions du SNC au 12e mois comparativement à 60 % des patients traités par le crizotinib.
Tableau 8. Résultats relatifs à l’efficacité globale de l’étude B7461006
| Paramètre d’efficacité | LORBRENA n = 149 | Crizotinib n = 147 |
| Survie sans progression | ||
| Nombre de manifestations, n (%) | 41 (28 %) | 86 (59 %) |
| Progression du cancer, n (%) | 32 (22 %) | 82 (56 %) |
| Décès, n (%) | 9 (6 %) | 4 (3 %) |
| Médiane, mois (IC à 95 %)a | NE (NE à NE) | 9,3 (7,6 à 11,1) |
| Rapport des risques instantanés (IC à 95 %)b | 0,28 (0,19 à 0,41) | |
| Valeur p* | < 0,0001 | |
| Taux de réponse globale | ||
| Taux de réponse globale, % (IC à | 76 (68 à 83) | 58 (49 à 66) |
| 95 %)c | ||
| Réponse complète | 3 % | 0 % |
| Réponse partielle | 73 % | 58 % |
| Durée de la réponse | ||
| Nombre de répondeurs, n | 113 | 85 |
| Médiane, mois (IC à 95 %)a | NE (NE à NE) | 11,0 (9,0 à 12,9) |
| Durée de la réponse ≥ 6 mois, n (%) | 101 (89 %) | 53 (62 %) |
| Durée de la réponse ≥ 12 mois, n (%) | 79 (70 %) | 23 (27) % |
| Durée de la réponse ≥ 18 mois, n (%) | 34 (30 %) | 9 (11 %) |
Abréviations : IC : intervalle de confiance; n : nombre de patients; NE : non estimable; SSP : survie sans progression.
* Valeur p établie selon le test unilatéral de Mantel-Haenzel stratifié.
a. D’après la méthode de Brookmeyer-Crowley.
b. Rapport des risques instantanés basé sur le modèle à risques proportionnels de Cox; en supposant que les risques sont proportionnels, un rapport des risques instantanés < 1 dénote une diminution du risque instantané en faveur du lorlatinib.
c. D’après une méthode exacte basée sur la distribution binominale.
Figure 1. Courbe de Kaplan-Meier relative à la survie sans progression déterminée par une ECII lors de l’étude de phase III B7461006
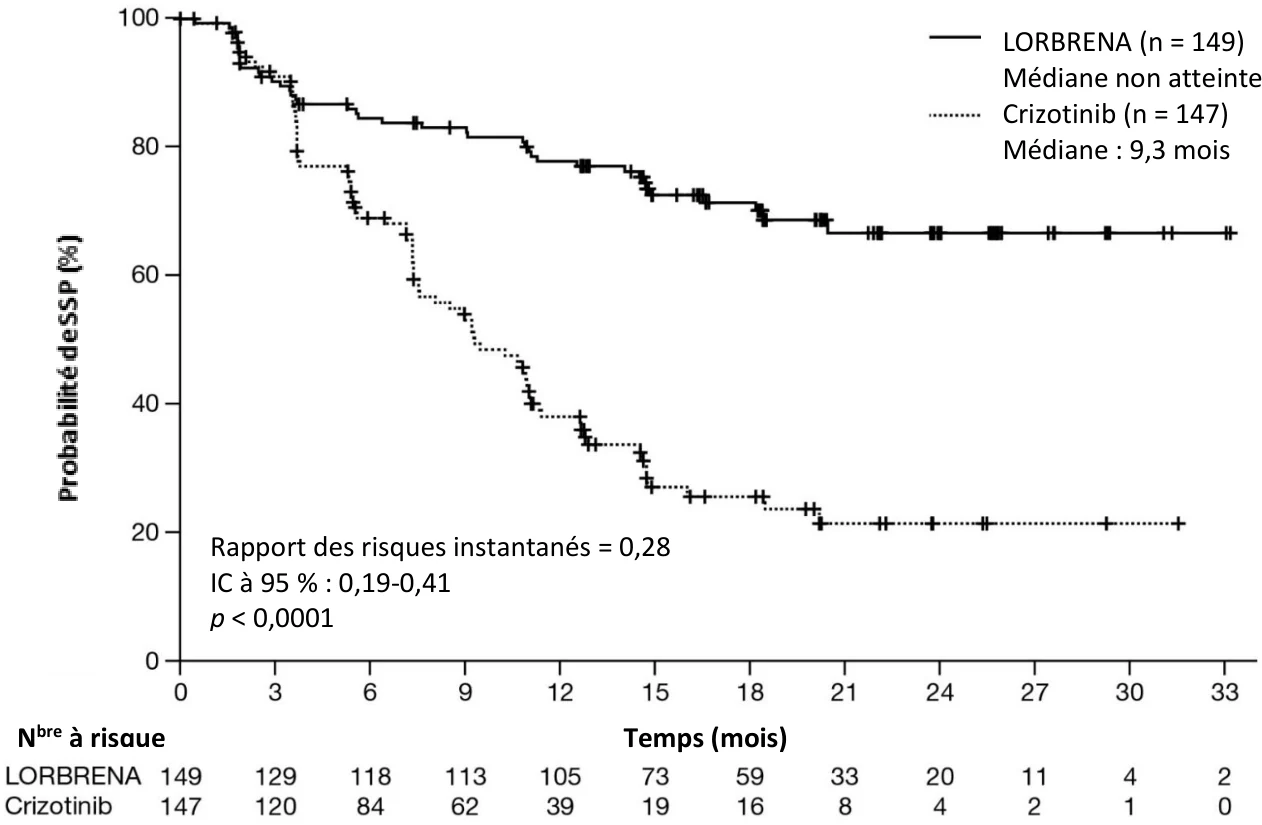
Le Tableau 9 résume les résultats d’analyses exploratoires secondaires prédéfinies du taux de réponse
LORBRENA (n = 149) Médiane non atteinte Crizotinib (n = 147) Médiane : 9,3 mois
Rapport des risques instantanés = 0,28 IC à 95 % : 0,19-0,41
p < 0,0001
Nbre à risque Temps (mois)
intracrânienne déterminé par une ECII chez 30 patients qui présentaient au départ des lésions du SNC mesurables.
Tableau 9. Taux de réponse intracrânienne chez les patients qui présentaient au départ des lésions du SNC mesurables lors de l’étude B7461006
| Évaluation de la réponse tumorale intracrânienne | LORBRENA n = 17 | Crizotinib n = 13 |
| Taux de réponse intracrânienne (IC à 95 %)a | 82 % (57 à 96) | 23 % (5 à 54) |
| Réponse complète | 71 % | 8 % |
| Durée de la réponse | ||
| Nombre de répondeurs, n | 14 | 3 |
| Durée de la réponse ≥ 12 mois, n (%) | 11 (79 %) | 0 |
Abréviations : IC : intervalle de confiance; n : nombre de patients.
a. D’après une méthode exacte basée sur la distribution binominale.
CPNPC métastatique ALK-positif ayant déjà fait l’objet d’un traitement (étude de phase I/II B7461001)
Tableau 1. Résumé des données démographiques des patients dans les études cliniques sur le
CPNPC métastatique ALK-positif ayant déjà fait l’objet d’un traitement
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée |
| B7461001 | Étude multicentrique de phase I/II à un seul groupe de traitement | LORBRENA par voie orale selon la posologie recommandée de 100 mg, une fois par jour, de façon continue |
L’emploi de LORBRENA dans le traitement d’un CPNPC avancé ALK-positif préalablement traité par au moins un ITK ALK a été évalué dans le cadre de l’étude B7461001, une étude multicentrique de phase I/II à un seul groupe de traitement. Au total, 197 patients atteints d’un CPNPC métastatique ALK-positif qui avaient déjà été traités par au moins un ITK ALK ont été admis à la phase II de l’étude. Les patients ont reçu LORBRENA par voie orale selon la posologie recommandée de 100 mg, une fois par jour, de façon continue.
Les critères d’inclusion comprenaient la présence d’un réarrangement d’ALK objectivée par hybridation in situ en fluorescence (FISH) ou par immunohistochimie, la présence d’au moins 1 métastase mesurable d’après la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors) et un indice fonctionnel ECOG de 0 à 2. Les porteurs de métastases du SNC asymptomatiques, y compris ceux qui recevaient une corticothérapie à dose stable ou décroissante dans les 2 semaines précédentes, pouvaient être admis. Les patients ayant des troubles psychiatriques sévères, aigus ou chroniques,
notamment des idées suicidaires, étaient exclus.
Le Tableau 11 donne un aperçu des patients dans les différentes cohortes, des cohortes combinées et de leurs tailles respectives dans le cadre de la phase II de l’étude.
Tableau 11. Cohortes de patients atteints d’un CPNPC ALK-positif incluses dans l’évaluation de l’efficacité par un comité central indépendant (phase II)
Les caractéristiques démographiques des 197 sujets atteints d’un CPNPC avancé ALK-positif qui avaient déjà été traités par au moins un ITK ALK étaient les suivantes : 117 (59 %) étaient des femmes, 97 (49 %) étaient de race blanche et 70 (36 %), d’origine asiatique; l’âge moyen était de 53 ans (extrêmes : 29 et 85 ans) et 19 % des sujets avaient 65 ans ou plus. L’indice fonctionnel ECOG (Eastern Cooperative Oncology Group) initial était de 0 ou de 1 chez 190 (97 %) des patients et de 2 chez 7 (4 %) des patients. Au début de l’étude, 123 (62 %) des patients avaient des métastases au cerveau. Parmi les 197 sujets, qui avaient tous déjà reçu un traitement à action générale, 39 (20 %) en avaient reçu 1, 55 (28 %) en avaient reçu 2, 38 (19 %) en avaient reçu 3 et 66 (34 %) en avaient reçu 4 ou plus. Et sur ces 197 sujets, 87 (44 %) avaient déjà reçu 1 ITK ALK, 65 (33 %) en avaient reçu 2 et 46 (23 %) en avaient reçu 3 ou plus.
Le principal paramètre d’efficacité lors de la phase II de l’étude était le taux de réponse objective (TRO), ce qui incluait le taux de réponse intracrânienne objective, selon une évaluation centrale indépendante et d’après les critères RECIST (Response Evaluation Criteria in Solid Tumors) modifiés de la version 1.1. Les paramètres secondaires étaient : la durée de la réponse, la durée de la réponse intracrânienne, le temps écoulé avant la réponse tumorale et la survie sans progression (SSP).
Les Tableau 12 et Tableau 13 présentent les principaux résultats relatifs à l’efficacité obtenus lors de l’étude B7461001.
Phase de
l’étude
Cohorte Traitement Nombre total de
patients
n
Porteurs de métastases cérébrales au départ n
Phase II EXP-2:5 ≥ 1 ITK ALK ±
chimiothérapie
197 132
EXP-4:5 ≥ 2 ITK ALK ±
chimiothérapie
111 83
EXP-2:3A Crizotinib ±
chimiothérapie
59 37
EXP-3B 1 ITK ALK autre que le
crizotinib ±
chimiothérapie
27 12
Abréviations : ALK : anaplastic lymphoma kinase; CPNPC : cancer du poumon non à petites cellules; EXP : expansion; ITK : inhibiteur de tyrosine kinase; n : nombre de patients.
Tableau 12. Résultats relatifs à l’efficacité obtenus lors de l’étude B7461001
| Paramètre d’efficacité | Données groupées EXP-2:5 |
1 ITK ALK ou plus (N = 197) | |
Taux de réponse objectivea (IC à 95 %)b Réponse complète, n Réponse partielle, n | 47,2 % [40,1 à 54,4] 4 89 |
| Durée de la réponse Médiane, mois (IC à 95 %)c | NA (11,1 à NA) |
Survie sans progression Médiane, mois (IC à 95 %)c | 7,4 (5,6 à 11,0) |
Abréviations : ALK : anaplastic lymphoma kinase; EXP : expansion; IC : intervalle de confiance; ITK : inhibiteur de tyrosine kinase; N/n : nombre de patients; NA : non atteinte. a. Selon une évaluation centrale indépendante.
b. D’après une méthode exacte basée sur la distribution binominale.
c. D’après la méthode de Brookmeyer-Crowley.
Tableau 13. Résultats relatifs à l’efficacité intracrânienne obtenus lors de l’étude B7461001*
| Paramètre d’efficacité | Données groupées EXP-2:5 |
1 ITK ALK ou plus (N = 132) | |
Taux de réponse objectivea (IC à 95 %)b Réponse complète, n Réponse partielle, n | 53,0 % (44,2 à 61,8) 35 35 |
| Durée de la réponse Médiane, mois (IC à 95 %)c | 14,5 (NA à NA) |
* Chez les patients ayant au moins 1 métastase cérébrale mesurable.
Abréviations : ALK : anaplastic lymphoma kinase; CPNPC : cancer du poumon non à petites cellules; EXP : expansion; IC : intervalle de confiance; ITK : inhibiteur de tyrosine kinase; N/n : nombre de patients; NA : non atteinte; SSP : survie sans progression; TRO : taux de réponse objective.
a. Selon une évaluation centrale indépendante.
b. D’après une méthode exacte basée sur la distribution binominale.
c. D’après la méthode de Brookmeyer-Crowley.
Chez les 93 patients ayant présenté une réponse objective confirmée par une évaluation centrale indépendante, le laps de temps médian écoulé avant la réponse était de 1,4 mois (extrêmes : 1,1 et 11,0 mois). Chez les 70 patients ayant présenté une réponse tumorale objective confirmée par une
évaluation centrale indépendante, le laps de temps médian écoulé avant la réponse intracrânienne était de 1,4 mois (extrêmes : 1,1 et 6,2 mois).
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Les principaux effets toxiques observés ont été l’inflammation touchant divers tissus (avec une augmentation du nombre de leucocytes) ainsi que des altérations touchant le pancréas (avec une hausse des taux d’amylase et de lipase), les voies hépatobiliaires (avec une hausse du taux des enzymes hépatiques), l’appareil reproducteur mâle, l’appareil cardiovasculaire, les reins, le tractus gastro-intestinal, les nerfs périphériques et le système nerveux central (avec la possibilité d’une atteinte cognitive fonctionnelle) (environ 4,6 à 21 fois l’exposition clinique chez l’humain à la dose de 100 mg, d’après l’ASC, pour tous les effets toxiques). Des changements dans la tension artérielle et la fréquence cardiaque ainsi qu’un allongement des intervalles QRS et PR ont également été observés chez l’animal après l’administration d’une dose aiguë (environ 2,6 fois l’exposition clinique chez l’humain après l’administration d’une dose unique de 100 mg, d’après la Cmax). Tous les effets observés sur les organes cibles, à l’exception de l’hyperplasie des canaux biliaires hépatiques (environ 7,1 à 21 fois l’exposition clinique chez l’humain à la dose de 100 mg, d’après l’ASC), ont été partiellement ou totalement réversibles.
Cancérogénicité
Aucune étude de cancérogénicité n’a été menée sur le lorlatinib.
Génotoxicité
Le lorlatinib n’a pas eu d’effets mutagènes lors d’un test de mutation bactérienne inverse (test d’Ames). Le lorlatinib a induit la formation de micronoyaux selon un mécanisme aneugène dans les cellules lymphoblastoïdes humaines TK6 (in vitro) et dans la moelle osseuse de rats. À la dose à effet nul pour l’aneugénicité, l’exposition des animaux au lorlatinib était environ 16,5 fois supérieure à l’exposition clinique chez l’humain à la dose de 100 mg, d’après l’ASC.
Toxicité pour la reproduction et le développement
Des effets sur les organes reproducteurs mâles (testicules, épididyme et prostate) ont été observés chez l’animal (environ 3,9 à 1,6 fois l’exposition clinique chez l’humain à la dose de 100 mg, d’après l’ASC). Ces effets sur les organes reproducteurs mâles ont été partiellement ou totalement réversibles.
Lors d’études de toxicité embryo-fœtale, une augmentation du taux d’embryolétalité et une réduction du poids fœtal ont été observées. Les anomalies morphologiques fœtales comprenaient la rotation anormale des membres, les doigts surnuméraires, le laparoschisis, la malformation des reins, la tête en dôme, la voûte palatine ogivale et la dilatation des ventricules cérébraux. Les doses les plus faibles ayant produit une toxicité embryo-fœtale chez l’animal correspondaient à une exposition de 0,6 à 1,1 fois l’exposition clinique chez l’humain à la dose de 100 mg, d’après l’ASC.