


Monographie de produit - Zykadia
1 Indications
ZYKADIAMD (céritinib) en monothérapie est indiqué pour :
- le traitement de première intention des patients adultes atteints d’un cancer du poumon non à petites cellules (CPNPC) ALK (anaplastic lymphoma kinase)-positif, localement avancé (pour lequel il n’existe aucun traitement curatif) ou métastatique;
- le traitement des patients adultes atteints d’un CPNPC ALK-positif localement avancé (pour lequel il n’existe aucun traitement curatif) ou métastatique qui a évolué malgré l’emploi du crizotinib ou lorsque ce médicament n’a pas été toléré.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de ZYKADIA n’ont pas été établies chez l’enfant. Par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Au cours des 7 études cliniques menées chez des patients ayant un CPNPC ALK-positif avancé et recevant à jeun la dose de 750 mg par jour, 168 des 925 patients (18,2 %) traités par ZYKADIA étaient âgés de 65 ans ou plus. Dans l’ensemble, on n’a pas observé de différence sur les plans de l’innocuité et de l’efficacité entre les patients plus âgés (≥ 65 ans) et les patients moins âgés (< 65 ans).
2 Contre-indications
- Chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « Formes pharmaceutiques, teneurs, composition et conditionnement ».
- Patients atteints du syndrome congénital du QT long ou dont l’intervalle QT corrigé selon la formule de Fridericia (QTcF) demeure > 500 ms (voir 7 Mises en garde et précautions, 8 Effets indésirables).
3 Encadré sur les mises en garde et précautions importantes
- Allongement de l’intervalle QT. (Voir 2 Contre-indications, 7 Mises en garde et précautions, 8 Effets indésirables, 9 Interactions médicamenteuses)
- Pneumopathie interstitielle ou pneumonite, pouvant être mortelles. (Voir 7 Mises en garde et précautions, 8 Effets indésirables)
- L’emploi de ZYKADIA n’a pas été étudié chez les patients atteints de maladies graves des reins exigeant la dialyse péritonéale ou l’hémodialyse. (Voir 7 Mises en garde et précautions, 8 Effets indésirables)
- Hépatotoxicité. (Voir 7 Mises en garde et précautions, 8 Effets indésirables)
- Toxicité gastro-intestinale. (Voir 7 Mises en garde et précautions, 8 Effets indésirables)
ZYKADIA (céritinib) ne doit être prescrit et employé que sous la supervision d’un médecin qualifié, expérimenté dans l’administration d’agents anticancéreux.
4 Posologie et administration
4.1 Considérations posologiques
- Insuffisance rénale
Aucune étude n’a été axée sur l’emploi du céritinib en présence d’insuffisance rénale. Cependant, les données existantes indiquent que l’élimination rénale du céritinib est négligeable. D’après les résultats des analyses pharmacocinétiques d’une population, il n’est pas nécessaire d’adapter la dose chez le patient atteint d’insuffisance rénale légère ou modérée. En l’absence de données sur l’emploi du céritinib chez des patients atteints d’insuffisance rénale grave, l’emploi de cet agent chez ce type de patient commande la prudence (voir 10 Pharmacologie clinique).
- Insuffisance hépatique
Chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh), il faut réduire la dose de ZYKADIA d’environ le tiers, en l’arrondissant au plus proche multiple de 150 mg (voir 7 Mises en garde et précautions, 7.1 Populations particulières et 10 Pharmacologie clinique).
4.2 Posologie recommandée et ajustement posologique
- Posologie recommandée
La posologie recommandée de ZYKADIA est de 450 mg de ZYKADIA pris par voie orale 1 fois par jour à la même heure tous les jours, avec des aliments. Il peut s’agir d’une collation ou d’un repas complet (voir 9 Interactions médicamenteuses et 10 Pharmacologie clinique).
La dose maximale recommandée est de 450 mg, à prendre par voie orale 1 fois par jour avec des aliments.
Le traitement doit être poursuivi aussi longtemps qu’il apporte un bienfait clinique.
- Réglage de la dose
Il peut être nécessaire de suspendre le traitement et/ou de réduire la dose de ZYKADIA pour des motifs d’innocuité ou de tolérabilité individuelles. S’il faut réduire la dose quotidienne en raison d’un effet indésirable, il faut le faire par paliers décroissants de 150 mg.
Il faut envisager des mesures afin de reconnaître et de traiter rapidement les effets indésirables (dont les troubles digestifs) en prodiguant les soins de soutien standard.
Si le patient ne tolère pas la dose de 150 mg prise 1 fois par jour avec des aliments, le traitement doit être abandonné.
Le Tableau 1 résume les recommandations relatives à la réduction de la dose, à la suspension ou à l’abandon du traitement par ZYKADIA en présence de certains effets indésirables.
Tableau 1 – Recommandations de modification de la dose de ZYKADIA et de prise en charge des effets indésirables
| Critère | Mesure à prendre |
| Nausées, vomissements ou diarrhée intenses ou intolérables malgré un traitement antiémétique ou antidiarrhéique optimal | Suspendre le traitement jusqu’à ce que les symptômes s’atténuent, puis le reprendre en réduisant la dose de 150 mg |
| Présence simultanée d’un taux d’ALAT ou d’ASAT > 5 fois la LSN et d’une bilirubinémie totale ≤ 1,5 fois la LSN | Suspendre le traitement jusqu’au retour des taux d’ALAT/ASAT à leur valeur de départ ou à une valeur ≤ 3 fois la LSN, puis reprendre le traitement en réduisant la dose de ZYKADIA de 150 mg |
| Taux d’ALAT ou d’ASAT > 3 fois la LSN et bilirubinémie totale > 2 fois la LSN (en l’absence de choléstase ou d’hémolyse) | Abandonner ZYKADIA définitivement |
| Pneumonite ou pneumopathie interstitielle médicamenteuse de tout grade | Abandonner ZYKADIA définitivement |
| Intervalle QTc > 500 ms objectivé sur au moins 2 ECG distincts | Suspendre le traitement jusqu’au retour de l’intervalle QTc à sa valeur de départ ou à < 481 ms, puis reprendre le traitement en réduisant la dose de ZYKADIA de 150 mg |
| Torsade de pointes ou tachycardie ventriculaire polymorphe ou manifestations d’arythmie grave | Abandonner ZYKADIA définitivement |
| Bradycardie symptomatique ne menaçant pas la vie de patients qui prennent un autre médicament réputé à causer de la bradycardie ou de l’hypotensiona | Suspendre le traitement jusqu’à ce que la bradycardie redevienne asymptomatique ou que la FC remonte à ≥ 60 bpm Si on identifie et abandonne le médicament en cause ou qu’on en modifie la dose, reprendre le traitement à la dose administrée précédemment dès que la bradycardie redevient asymptomatique ou que la FC remonte à ≥ 60 bpm |
| Bradycardie symptomatique ne menaçant pas la vie de patients qui ne prennent pas d’autre médicament réputé à causer de la bradycardie ou de l’hypotensiona | Suspendre le traitement jusqu’à ce que la bradycardie redevienne asymptomatique ou que la FC remonte à ≥ 60 bpm Si on ne cerne pas d’autre cause médicamenteuse, ou qu’on n’abandonne pas le médicament mis en cause ou qu’on n’en modifie pas la dose, reprendre le traitement en réduisant la dose de ZYKADIA de 150 mg dès que la bradycardie redevient asymptomatique ou que la FC remonte à ≥ 60 bpm |
| Bradycardiea (menaçant la vie ou exigeant une intervention médicale) chez des patients qui prennent un autre médicament réputé à causer de la bradycardie ou de l’hypotension | Suspendre le traitement jusqu’à ce que la bradycardie redevienne asymptomatique ou que la FC remonte à ≥ 60 bpm. Si on cerne et abandonne le médicament en cause ou qu’on en modifie la dose, reprendre le traitement en réduisant la dose de ZYKADIA de 150 mg et mesurer souvent la FCb |
| Bradycardiea (menaçant la vie ou exigeant une intervention urgente) chez des patients qui ne prennent pas d’autre médicament réputé à causer de la bradycardie ou de l’hypotension | Abandonner ZYKADIA définitivement |
| Nausées, vomissements ou diarrhée intenses (grade 3) ou intolérables malgré un traitement antiémétique ou antidiarrhéique optimal | Suspendre le traitement jusqu’à l’atténuation de ces EI, puis reprendre le traitement en réduisant la dose de ZYKADIA de 150 mg |
| Hyperglycémie persistante (> 250 mg/dL) malgré un traitement hypoglycémiant optimisé | Suspendre le traitement jusqu’à la résolution satisfaisante de l’hyperglycémie, puis reprendre le traitement en réduisant la dose de ZYKADIA de 150 mg Si le traitement médical optimisé ne permet pas d’équilibrer la glycémie de manière satisfaisante, abandonner ZYKADIA définitivement |
| Taux de lipase ou d’amylase supérieur ou égale au grade 3 (plus de 2 fois la LSN) | Suspendre le traitement jusqu’au retour du taux à une valeur inférieure ou égale au grade 1 (moins de 1,5 fois la LSN), puis reprendre le traitement en réduisant la dose de ZYKADIA de 150 mg |
a Fréquence cardiaque inférieure à 60 bpm b Abandonner ZYKADIA définitivement en cas de récurrence | |
4.4 Administration
ZYKADIA doit être administré par voie orale 1 fois par jour, à la même heure chaque jour. Les gélules ZYKADIA doivent être avalées entières avec de l’eau. Il ne faut pas les mâcher ni les écraser (voir 10 Pharmacologie clinique).
4.5 Dose oubliée
Si le patient oublie une dose, il doit prendre la dose oubliée, à moins qu’il reste moins de 12 heures avant la prochaine dose. S’il vomit une dose, il ne doit pas la reprendre, mais attendre et prendre la prochaine dose à l’heure habituelle.
5 Surdose
L’étude de phase I comportant l’administration de doses croissantes de ZYKADIA à des patients atteints de tumeurs ALK-positives a permis d’établir qu’une dose de 750 mg prise à jeun 1 fois par jour correspond à la dose maximale tolérée. Peu de cas de surdose ont été rapportés chez l’humain. Dans tout cas de surdose, il convient de prodiguer des soins de soutien généraux incluant la réalisation d’électrocardiogrammes.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 –Formes posologiques, teneurs et composition
Description
Gélules ZYKADIA (céritinib) dosées à 150 mg : gélule de gélatine dure, de taille 00, bleue opaque et blanc opaque, à coiffe bleu opaque portant l’inscription « LDK 150MG » à l’encre noire et à corps blanc opaque portant l’inscription « NVR » à l’encre noire.
Chaque gélule ZYKADIA contient 150 mg de céritinib.
Emballage
Chaque emballage de ZYKADIA contient 3 plaquettes alvéolées de 50 gélules (150 gélules par boîte).
7 Mises en garde et précautions
Veuillez consulter 3 Encadré sur les mises en garde et précautions importantes.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| orale | gélule, 150 mg | Contenu de la gélule : silice colloïdale anhydre; hydroxypropylcellulose faiblement substituée; stéarate de magnésium; cellulose microcristalline; glycolate sodique d’amidon. Constituants de l’enveloppe de la gélule : gélatine; indigotine (E132); dioxyde de titane (E171). L’encre d’imprimerie contient du tétraoxyde de trifer. | ||
Généralités
- Détection de réarrangements d’ALK
Pour que le patient atteint de CPNPC localement avancé ou métastatique puisse recevoir ZYKADIA, la présence de réarrangements d’ALK doit être documentée chez lui au moyen d’une épreuve validée. (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
- Interactions médicamenteuses
Il faut éviter l’utilisation concomitante de ZYKADIA et d’inhibiteurs ou d’inducteurs puissants du CYP3A. Il faut aussi éviter d’administrer ZYKADIA avec des substrats du CYP3A ou CYP2C9 ayant un faible indice thérapeutique ou des substrats dont la biotransformation dépend principalement de ces isoenzymes. (voir la section 9.4 Interactions médicament-médicament).
Cancérogenèse et génotoxicité
Le pouvoir cancérogène du céritinib n’a pas été étudié. Le céritinib n’a pas eu d’effet mutagène lors des essais in vitro de mutation inverse sur bactéries (test d’Ames), ni d’effet clastogène durant le test du micronoyau mené in vivo sur des rats. Cependant, le céritinib a causé des aberrations numériques (aneugènes) au cours de l’essai cytogénétique in vitro sur lymphocytes humains, ainsi que la formation de micronoyaux durant le test du micronoyau réalisé in vitro sur cellules TK6. (Voir 16 Toxicologie non clinique).
Appareil cardiovasculaire
- Bradycardie
Des effets indésirables de bradycardie (comprenant la bradycardie et la bradycardie sinusale), tous de grade 1 ou 2 selon les critères CTCAE (Common Terminology Criteria for Adverse Events [critères terminologiques courants pour les effets indésirables]), ont été signalés chez 2,3 % des patients dans l’analyse des données combinées de 925 patients atteints d’un CPNPC ALK-positif avancé qui ont été traités par ZYKADIA à jeun à la dose de 750 mg par jour au cours des 7 études cliniques. D’après les données électrocardiographiques, la fréquence cardiaque a diminué de plus de 25 %, et à moins de 50 battements par minute (bpm), par rapport à la valeur initiale, chez 4,4 % des patients du groupe céritinib. La bradycardie a entraîné une modification de la dose ou l’interruption du traitement chez 0,2 % des patients (voir 4 Posologie et administration, 8 Effets indésirables, 9 Interactions médicamenteuses, et 10 Pharmacologie clinique).
Il faut employer le céritinib avec prudence chez les patients dont la fréquence cardiaque est déjà basse au début du traitement (moins de 60 bpm), qui ont des antécédents de syncope ou d’arythmie, de syndrome de dysfonctionnement sinusal, de bloc sino-auriculaire, de bloc auriculo-ventriculaire, de cardiopathie ischémique ou d’insuffisance cardiaque congestive. On doit dans la mesure du possible éviter d’employer ZYKADIA en association avec des agents réputés causer de la bradycardie (p. ex., bêtabloquants, inhibiteurs calciques non dihydropyridiniques, clonidine et digoxine) (voir 4 Posologie et administration, 8 Effets indésirables, 9 Interactions médicamenteuses, 10 Pharmacologie clinique). La fréquence cardiaque et la tension artérielle doivent être mesurées régulièrement durant le traitement par ZYKADIA. En présence de bradycardie symptomatique qui ne menace pas le pronostic vital, on doit suspendre le traitement par ZYKADIA jusqu’à ce que la bradycardie redevienne asymptomatique ou que la fréquence cardiaque remonte pour s’établir à au moins 60 bpm, évaluer la contribution des autres médicaments pris par le patient et reprendre le traitement en réduisant la dose de ZYKADIA au besoin. En cas de bradycardie menaçant la vie, il faut abandonner ZYKADIA définitivement si aucun autre médicament n’est mis en cause; toutefois, si ZYKADIA est pris avec des médicaments réputés causer de la bradycardie ou de l’hypotension, on doit suspendre son administration jusqu’à ce que la bradycardie redevienne asymptomatique ou que la fréquence cardiaque remonte pour s’établir à au moins 60 bpm; s’il est possible de modifier la dose des autres médicaments ou d’abandonner ces médicaments, on doit reprendre l’administration de ZYKADIA en réduisant la dose de 150 mg dès que la bradycardie redevient asymptomatique ou que la fréquence cardiaque est d’au moins 60 bpm, et mesurer souvent la fréquence cardiaque par la suite (voir 4 Posologie et administration et 8 Effets indésirables).
- Allongement de l’intervalle QT
L’allongement de l’intervalle QTc a été observé durant l’emploi de ZYKADIA (voir 4 Posologie et administration, 8 Effets indésirables, 9 Interactions médicamenteuses, et 10 Pharmacologie clinique).
Dans une analyse des données combinées de 7 études cliniques réunissant 925 patients atteints d’un CPNPC ALK-positif avancé qui ont reçu ZYKADIA à jeun à la dose de 750 mg par jour, une analyse des valeurs aberrantes parmi les données électrocardiographiques catégorielles qui existaient pour 919 patients a montré qu’il y avait eu un intervalle QTc > 500 ms de novo chez 12 patients (1,3 %), dont 6 chez qui l’intervalle QTc était élevé (> 450 ms) au départ. Chez 58 patients (6,3 %), l’intervalle QTc s’était allongé de plus de 60 ms par rapport à sa valeur de départ.
Selon les résultats d’une analyse pharmacocinétique et pharmacodynamique, le céritinib causerait un allongement de l’intervalle QTc dépendant de la concentration atteinte (voir 10 Pharmacologie clinique).
L’allongement de l’intervalle QTc peut entraîner une hausse du risque d’arythmie ventriculaire, dont la torsade de pointes. La torsade de pointes est une forme de tachyarythmie ventriculaire polymorphe. En général, le risque de torsade de pointes augmente avec l’importance de l’allongement de l’intervalle QTc causé par le médicament. La torsade de pointes peut être asymptomatique ou se manifester par des étourdissements, des palpitations, une syncope ou des convulsions. Si elle persiste, la torsade de pointes peut dégénérer en fibrillation ventriculaire et causer la mort subite d’origine cardiaque. L’emploi de ZYKADIA est déconseillé en présence de syndrome du QT long congénital ou durant l’emploi de produits médicinaux réputés allonger l’intervalle QTc (voir 9 Interactions médicamenteuses). Il faut corriger l’hypokaliémie, l’hypomagnésémie et l’hypocalcémie avant d’administrer ZYKADIA.
L’administration de ZYKADIA à un patient ayant un plus haut risque de torsade de pointes en raison de l’emploi d’un médicament qui allonge l’intervalle QTc exige une prudence particulière.
Dans la population générale, les facteurs de risque de torsade de pointes comprennent, sans s’y limiter : le fait d’être une femme; avoir au moins 65 ans; un intervalle QT/QTc déjà plus long que la normale; présence de variantes génétiques qui ont une incidence sur les canaux ioniques cardiaques ou les protéines de régulation, particulièrement le syndrome du QT long congénital; les antécédents familiaux de mort subite d’origine cardiaque survenue avant l’âge de 50 ans; cardiopathie (p. ex., ischémie ou infarctus du myocarde, insuffisance cardiaque congestive, cardiomyopathie, trouble de la conduction); antécédents d’arythmies; déséquilibre électrolytique (p. ex., hypokaliémie, hypomagnésémie, hypocalcémie) ou états donnant lieu à un déséquilibre électrolytique (p. ex., vomissements persistants, trouble alimentaire); bradycardie; trouble neurologique aigu (p. ex., hémorragie intracrânienne ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme cérébral); diabète; et neuropathie autonome.
Il faut réaliser des électrocardiogrammes (ECG) et doser les électrolytes régulièrement durant le traitement par ZYKADIA. ZYKADIA doit être arrêté définitivement en présence de torsades de pointes, de tachycardie ventriculaire polymorphe ou encore de manifestations d’arythmie grave. En présence d’un intervalle QTc de plus de 500 ms objectivé à l’occasion d’au moins 2 ECG distincts, on suspendra le traitement par ZYKADIA jusqu’à ce que cet intervalle revienne à sa valeur préthérapeutique ou passe sous les 481 ms, pour le reprendre en réduisant la dose de 150 mg (voir 8 Effets indésirables et 10 Pharmacologie clinique).
Les professionnels de la santé qui prescrivent des médicaments allongeant l’intervalle QTc doivent conseiller leurs patients à propos de la nature et des conséquences des altérations électrocardiographiques, des maladies et des troubles sous-jacents qui sont considérés comme des facteurs de risque, des interactions médicamenteuses établies ou prévisibles, des symptômes évocateurs d’une arythmie, des stratégies de prise en charge du risque et de toute autre information pertinente concernant l’utilisation du médicament. Il faut conseiller au patient d’informer immédiatement son médecin s’il ressent un nouveau malaise ou une nouvelle douleur à la poitrine, un changement de fréquence cardiaque, des palpitations, des étourdissements ou une sensation de tête légère, s’il s’évanouit ou s’il commence à prendre de nouveaux médicaments ou modifie un traitement médicamenteux en cours.
Appareil digestif
Dans une analyse des données combinées de 7 études cliniques réunissant 925 patients atteints d’un CPNPC ALK-positif avancé, des manifestations de toxicité gastro-intestinale (nausées, vomissements et diarrhée de tous grades) sont survenues chez 94,8 % des patients qui recevaient ZYKADIA à jeun à la dose de 750 mg. La diarrhée, les nausées et les vomissements ont touché respectivement 82,1 %, 74,7 % et 63,2 % des patients. Des nausées, des vomissements et une diarrhée persistants, de grade 1 ou 2, ont exigé la réduction de la dose. La diarrhée, les nausées et les vomissements ont été jugés sévères (grade 3 ou 4) chez 5,2 %, 5,3 % et 5,6 % des patients, respectivement. Les nausées ont mené à la discontinuation du traitement chez 0,5 % des patients, les vomissements, chez 0,4 % des patients et la diarrhée, chez 0,1 % des patients. La diarrhée, les nausées et les vomissements ont occasionné la modification de la dose ou l’interruption du traitement chez 15,0 %, 16,8 % et 19,2 % des patients, respectivement.
Lors d’une étude d’optimisation de la dose (A2112, ou ASCEND-8), diarrhée, nausées ou vomissements ont touché 76,9 % des 108 patients traités par ZYKADIA à la dose recommandée de 450 mg, prise avec des aliments. Il s’agissait principalement d’effets de grade 1 (52,8 %) et de grade 2 (22,2 %). Deux patients (1,9 %) ont présenté un événement de grade 3 chacun (diarrhée et vomissements). Chez 9 autres patients (8,3 %), on a dû interrompre le traitement en raison de diarrhée, de nausées ou de vomissements. Un réglage de dose a été nécessaire pour un patient (0,9) suite à des vomissements. La diarrhée, les nausées et les vomissements n’ont en aucun cas mené à une réduction de la dose ou à l’abandon de ZYKADIA (voir 8 Effets indésirables).
Il faut surveiller l’état des patients et offrir les soins standard dictés par l’état clinique, notamment en administrant des antidiarrhéiques et des antiémétiques ou des liquides (réhydratation). On peut suspendre le traitement ou réduire la dose (voir 4 Posologie et administration et 8 Effets indésirables). Si des vomissements surviennent en cours de traitement, le patient ne doit pas prendre de dose supplémentaire, mais plutôt prendre la prochaine dose à l’heure habituelle.
Les patients qui avaient des nausées, des vomissements ou de la diarrhée tenaces de grade supérieur à 1 suivant les critères CTCAE ont été exclus des études déterminantes X2101, A2301 et A2303. Appareil respiratoire
- Pneumopathie interstitielle/pneumonite
Des cas de pneumopathie interstitielle ou de pneumonite grave menaçant la vie ou mortelle ont été observés pendant l’emploi de ZYKADIA. Dans une analyse des données combinées de 7 études cliniques réunissant 925 patients atteints d’un CPNPC ALK-positif avancé ayant reçu ZYKADIA à jeun à la dose de 750 mg par jour, des effets indésirables de pneumopathie interstitielle/pneumonite ont été signalés chez 2,4 % des patients : pneumonite, 1,6 %; pneumopathie interstitielle, 0,4 % et infiltration pulmonaire, 0,3 %. Des effets indésirables de grade 3/4 sont survenus chez 1,3 % des patients : pneumonite, 1,0 %, pneumopathie interstitielle, 0,2 % et infiltration pulmonaire, 0,1 %.
Les manifestations ont nécessité une modification de la dose ou une interruption du traitement chez 1,2 % des patients, et ont mené à l’abandon du traitement par le céritinib chez 1,1 % des patients. Les manifestations ont été graves chez 1,7 % des patients. Une pneumonite a entraîné la mort de 2 patients.
Il faut surveiller l’état des patients qui ont des symptômes respiratoires évocateurs de pneumopathie interstitielle ou de pneumonite. Après l’exclusion des autres causes possibles de pneumopathie interstitielle ou de pneumonite, et si ces affections sont jugées liées à l’emploi de ZYKADIA, il faut abandonner définitivement cet agent (voir 4 Posologie et administration et 8 Effets indésirables).
Fonction rénale
Insuffisance rénale : Aucune étude n’a été axée sur l’emploi de ZYKADIA en présence d’insuffisance rénale. Cependant, les données existantes indiquent que l’élimination rénale du céritinib est négligeable. D’après les résultats des analyses pharmacocinétiques de population, il n’est pas nécessaire d’adapter la dose chez le patient atteint d’insuffisance rénale légère ou modérée. En l’absence de données sur l’emploi de ZYKADIA chez des patients atteints d’insuffisance rénale grave, l’emploi de cet agent chez ce type de patient commande la prudence (voir 10 Pharmacologie clinique).
Fonctions hépatique, biliaire et pancréatique
- Hépatotoxicité
Dans l’analyse des données combinées de 7 études cliniques réunissant 925 patients atteints d’un CPNPC ALK-positif avancé qui ont reçu ZYKADIA à jeun à la dose de 750 mg par jour, des effets indésirables regroupés sous le terme d’hépatotoxicité ont été signalés chez 60,5 % des patients, et les plus fréquents (chez ≥ 5 % des patients) ont été des hausses du taux d’alanine aminotransférase (ALAT) (51,0 %), d’aspartate aminotransférase (ASAT) (43,4 %) et de gamma-glutamyl transférase (GGT) (20,8 %).
Des effets indésirables regroupés sous le terme d’hépatotoxicité de grade 3 ou 4 ont été signalés chez 37,8 % des patients, les plus fréquents (> 10 %) ayant été des valeurs accrues mesurées aux évaluations de la fonction hépatique : hausses des taux d’ALAT (25,0 %), de GGT (15,2 %) et d’ASAT (12,6 %).
Les effets indésirables regroupés sous le terme d’hépatotoxicité ont été maîtrisés par un arrêt temporaire du traitement ou une modification de la dose de céritinib chez 40,6 % des patients, et ont mené à l’abandon du traitement par le céritinib chez 1,0 % des patients. Les manifestations ont été graves chez 2,5 % des patients, et les plus fréquentes (> 0,5 %) ont été des hausses des taux d’ALAT (1,1 %) et d’ASAT (0,9 %). Il n’y a eu aucun décès dû à des effets indésirables d’hépatotoxicité.
Des hausses simultanées du taux d’ALAT et d’ASAT à plus de 3 fois la limite supérieure de la normale (LSN) et du taux de bilirubine totale à plus de 2 fois la LSN, associées à un taux normal de phosphatases alcalines, ont été observées chez moins de 1 % des patients au cours des études cliniques.
Il faut surveiller la fonction hépatique par dosage de ses paramètres (ALAT, ASAT et bilirubine totale) avant le début du traitement et tous les mois par la suite. En présence de hausse des taux des transaminases, une surveillance plus fréquente des transaminases hépatiques et la bilirubine totale doit être effectuée suivant l’état clinique. Selon la gravité des effets indésirables du médicament, il peut être nécessaire de cesser temporairement d’administrer ZYKADIA ou d’en réduire la dose (voir 4 Posologie et administration, 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 8 Effets indésirables).
- Insuffisance hépatique
Chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh), il faut réduire la dose de ZYKADIA d’environ le tiers, en l’arrondissant au plus proche multiple de 150 mg (voir 4 Posologie et administration et 10 Pharmacologie clinique). Il n’est pas nécessaire d’adapter la dose chez le patient atteint d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh).
- Toxicité pancréatique
ZYKADIA a exercé des effets toxiques sur le pancréas dans des études non cliniques (voir 16 Toxicologie non clinique).
Dans une analyse des données combinées de 7 études cliniques réunissant 925 patients atteints d’un CPNPC ALK-positif avancé qui ont reçu ZYKADIA à jeun à la dose de 750 mg par jour, 0,5 % des patients ont souffert d’une pancréatite, grave dans tous les cas et mortelle chez l’un d’entre eux. Des manifestations liées à une pancréatite (tels qu’une pancréatite et des hausses des taux de lipase et d’amylase) sont survenues chez 9,6 % des patients, parmi lesquels 5,8 % ont présenté des manifestations de grade 3 ou 4 et 0,6 %, des manifestations graves.
Il faut mesurer les taux de lipase et d’amylase avant le début du traitement par ZYKADIA et périodiquement par la suite, suivant l’état clinique. Les patients doivent faire l’objet d’une surveillance étroite afin de déceler tout signe ou symptôme de pancréatite. En cas de pancréatite soupçonnée, il faut interrompre ou abandonner le traitement par ZYKADIA et instaurer une prise en charge adéquate (voir 4 Posologie et administration, 7 Mises en garde et précautions, Surveillance et examens de laboratoire et 8 Effets indésirables).
Santé reproductive
Fertilité
On ignore si l’emploi de ZYKADIA peut causer l’infertilité chez l’homme et la femme.
- Femmes aptes à procréer
Il faut conseiller aux femmes aptes à procréer d’utiliser une méthode de contraception très efficace pendant le traitement par ZYKADIA et jusqu’à 3 mois après l’arrêt du traitement.
Si ZYKADIA est administré à une femme enceinte, ou si une femme apte à procréer ou la partenaire d’un patient de sexe masculin tombe enceinte durant le traitement, il faut expliquer le risque auquel le fœtus peut être exposé et le risque de fausse couche à la patiente ou à la partenaire du patient.
- Hommes
Les hommes qui reçoivent ZYKADIA doivent recourir à une méthode contraceptive appropriée tout au long du traitement et jusqu’à au moins 3 mois après l’arrêt du traitement. Si la partenaire d’un patient qui reçoit ZYKADIA tombe enceinte durant le traitement, il faut expliquer le risque auquel le fœtus peut être exposé et le risque de fausse couche au patient et à sa partenaire.
Surveillance et examens de laboratoire
- Détection de réarrangements d’ALK
Pour que le patient atteint de CPNPC localement avancé ou métastatique puisse recevoir ZYKADIA, la présence de réarrangements d’ALK doit être documentée chez lui au moyen d’une épreuve validée. Le dépistage du CPNPC avancé ou métastatique ALK-positif doit être réalisé dans un laboratoire détenant une compétence reconnue dans la technique employée. Si l’épreuve est mal exécutée, les résultats ne sont pas fiables. 99 % des participants à l’étude X2101 et 99,1 % des participants à l’étude A2303 ont démontré avoir la présence de réarrangements d’ALK-positif par collecte rétrospective des rapports de pathologiste faisant état des résultats du dépistage de l’ALK aberrant (voir 14 Études cliniques). Pour tous les patients de l’étude A2301 soumis à la répartition aléatoire, le statut ALK-positif a été confirmé par une analyse VENTANA ALK (D5F3) CDx (test d’immunohistochimie Ventana) effectuée par un laboratoire central. L’utilité clinique de ZYKADIA n’ayant pas été établie chez le patient atteint de CPNPC ALK négatif, ZYKADIA n’est pas indiqué chez ce type de patient.
- Surveillance de l’innocuité cardiaque
La fréquence cardiaque et la tension artérielle doivent être mesurées régulièrement durant le traitement par ZYKADIA. De même, il faut réaliser un ECG avant le début du traitement et périodiquement par la suite, afin de dépister tout cas de baisse de la fréquence cardiaque ou d’allongement de l’intervalle QTc (voir 7 Mises en garde et précautions, Appareil cardiovasculaire; 10 Pharmacologie clinique, 10.2 Pharmacodynamie, Électrophysiologie cardiaque). On doit envisager d’évaluer l’intervalle QT en consultation avec un cardiologue afin de s’assurer de prendre les bonnes décisions thérapeutiques.
Il faut mesurer les taux des électrolytes (potassium, calcium et magnésium) avant le début du traitement par ZYKADIA et périodiquement par la suite, surtout chez le patient exposé au risque de déséquilibre électrolytique (voir 7 Mises en garde et précautions, Appareil cardiovasculaire; 9 Interactions médicamenteuses). Il faut corriger l’hypokaliémie, l’hypomagnésémie et l’hypocalcémie avant d’administrer ZYKADIA.
- Surveillance de la glycémie
Il faut mesurer la glycémie à jeun avant d’amorcer le traitement par ZYKADIA et périodiquement par la suite, si l’état clinique le justifie. On prescrira un traitement hypoglycémiant ou on optimisera le traitement en cours, s’il y a lieu (voir 4 Posologie et administration, 7 Mises en garde et précautions, et 8 Effets indésirables).
- Surveillance des taux de lipase et d’amylase
Il faut mesurer les taux de lipase et d’amylase avant le début du traitement par ZYKADIA et périodiquement par la suite, suivant l’état clinique (voir 4 Posologie et administration, 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique et 8 Effets indésirables).
- Surveillance de la fonction hépatique
Il faut effectuer les tests de la fonction hépatique par dosage de ses paramètres (ALAT, ASAT et bilirubine totale) avant le début du traitement et tous les mois par la suite. En présence de hausse des taux des transaminases, une surveillance plus fréquente des transaminases hépatiques et la bilirubine totale doit être effectuée suivant l’état clinique.
- Surveillance de la fonction rénale
Il faut mesurer la créatininémie avant le début du traitement par ZYKADIA et périodiquement par la suite, suivant l’état clinique (voir 8 Effets indésirables).
Système endocrinien et métabolisme
- Hyperglycémie
Dans une analyse des données combinées de 7 études cliniques réunissant 925 patients atteints d’un CPNPC ALK-positif avancé, une hyperglycémie (de tous grades) a été signalée chez 9,4 % des patients traités par ZYKADIA à jeun à la dose de 750 mg par jour; l’hyperglycémie a été de grade 3 ou 4 chez 5,4 % des patients.
Le risque d’hyperglycémie était plus grand chez les patients atteints de diabète et/ou qui prenaient des agents stéroïdiens.
Il faut mesurer la glycémie à jeun avant d’amorcer le traitement par ZYKADIA et périodiquement par la suite, si l’état clinique le justifie. On prescrira un traitement hypoglycémiant ou on optimisera le traitement en cours, s’il y a lieu. Selon la gravité de l’hyperglycémie, il peut être nécessaire de cesser temporairement d’administrer ZYKADIA et/ou d’en réduire la dose. Cesser définitivement le traitement par ZYKADIA si une prise en charge médicale optimisée ne permet pas d’équilibrer la glycémie d’une manière satisfaisante (voir 4 Posologie et administration, 7 Mises en garde et précautions, Surveillance et examens de laboratoire, 8 Effets indésirables et ).
7.1 Populations particulières
7.1.1 Grossesse
- Risque tératogène
Compte tenu de son mode d’action, ZYKADIA pourrait être nocif pour le fœtus quand il est administré chez la femme enceinte (voir 7.1 Populations particulières et 16 Toxicologie non clinique). Il faut conseiller aux femmes aptes à procréer de recourir à une méthode contraceptive très efficace durant le traitement par ZYKADIA et jusqu’à 3 mois après l’arrêt du traitement.
Il n’existe pas de données sur l’emploi de ZYKADIA chez la femme enceinte. ZYKADIA pourrait être nocif pour le fœtus quand il est administré chez la femme enceinte. Au cours d’une étude du développement embryo-fœtal comportant l’administration quotidienne de céritinib à des rates gravides durant l’organogenèse, on a observé chez les ratons des anomalies osseuses liées à la dose administrée après l’emploi de doses d’à peine 50 mg/kg (exposition moins de 0,5 fois l’exposition observée [ASC] chez l’humain après l’emploi de la dose recommandée). Un retard de l’ossification et des variations du squelette faisaient partie des observations effectuées.
Après l’administration quotidienne de céritinib à des lapines gravides durant l’organogenèse, on a observé chez les lapereaux des anomalies osseuses liées à la dose, dont une ossification incomplète, après l’administration de doses égales ou supérieures à 2 mg/kg/jour (donnant lieu à environ 0,015 fois l’exposition [ASC] observée chez l’humain à la dose recommandée). On a relevé une faible fréquence d’anomalies viscérales, dont l’absence ou la malposition de la vésicule biliaire et de l’artère sous-clavière (rétro-œsophagienne), après l’administration de doses égales ou supérieures à 10 mg/kg/jour (donnant lieu à environ 0,13 fois l’exposition [ASC] observée chez l’humain à la dose recommandée). Des manifestations de toxicité maternelle et des avortements sont survenus chez les lapines après l’administration de doses d’au moins 35 mg/kg ou plus (donnant lieu à environ 0,72 fois l’exposition [ASC] observée chez l’humain à la dose recommandée). De plus, on a observé une mortalité embryonnaire chez les lapins après l’emploi de doses de 50 mg/kg (donnant lieu à une exposition à peu près équivalente à l’exposition [ASC] observée chez l’humain à la dose recommandée). On ignore à quel risque l’humain pourrait être exposé. ZYKADIA ne doit pas être administré durant la grossesse sauf si les bienfaits attendus chez la mère l’emportent sur le risque auquel le fœtus est exposé.
7.1.2 Allaitement
On ignore si le céritinib passe dans le lait maternel. Étant donné que de nombreux médicaments passent dans le lait maternel et en raison du risque d’effet indésirable grave chez le nouveau-né ou le bébé nourri au sein, il faut choisir entre l’allaitement et le traitement par ZYKADIA, en tenant compte de l’importance du traitement pour la mère.
7.1.3 Enfants et adolescents
Enfants et adolescents (<18 ans) : L’innocuité et l’efficacité de ZYKADIA n’ont pas été établies chez les enfants; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Au cours des 7 études cliniques menées chez des patients ayant un CPNPC ALK-positif avancé et recevant à jeun la dose de 750 mg par jour, 168 des 925 patients (18,2 %) traités par ZYKADIA étaient âgés de 65 ans ou plus. Dans l’ensemble, on n’a pas observé de différence sur les plans de l’innocuité et de l’efficacité entre les patients plus âgés (≥ 65 ans) et les patients moins âgés (< 65 ans).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables, sans égard au lien avec le médicament à l’étude, énumérés ci-dessous reflètent l’exposition à ZYKADIA chez 925 patients atteints d’un CPNPC ALK-positif avancé qui ont reçu à jeun la dose de 750 mg prise par voie orale 1 fois par jour au cours de 7 études cliniques, dont les études A2301, X2101 et A2303 décrites ci-dessous.
La durée médiane de l’exposition à ZYKADIA administré à jeun à la dose de 750 mg était de 44,9 semaines (min.-max. : 0,1- 200,1 semaines).
Les effets indésirables survenus chez ≥ 20 % des 925 patients recevant ZYKADIA à jeun à la dose de 750 mg ont été les suivants : diarrhée (82,1 %), nausées (74,7 %), vomissements (63,2 %), hausse du taux d’ALAT (51,0 %), hausse du taux d’ASAT (43,4 %), perte d’appétit (39,5 %), fatigue (33,9 %), douleurs abdominales (31,0 %), perte de poids (27,6 %), constipation (24,0 %), toux (23,4 %), hausse de la créatininémie (22,1 %), hausse du taux sanguin de phosphatases alcalines (21,6 %), hausse du taux de GGT (20,8 %), céphalées (20,6 %) et dyspnée (20,2 %).
Dans l’analyse des données combinées de 925 patients recevant ZYKADIA à jeun à la dose de 750 mg, des effets indésirables graves liés ou non au médicament à l’étude ont été signalés chez 409 (44,2 %) des patients. Les effets indésirables graves les plus fréquents, survenus chez ≥ 1 % des patients, ont été les suivants : pneumonie, dyspnée, nausées, vomissements, épanchement pleural, convulsions, épanchement péricardique, pyrexie, hyperglycémie, insuffisance respiratoire, détérioration de l’état de santé physique général, déshydratation, infection pulmonaire, pneumonite, embolie pulmonaire, péricardite, hausse du taux d’ALAT, asthénie, douleur thoracique non cardiaque et diarrhée.
Des effets indésirables nécessitant une modification de la dose ou une interruption du traitement ont été signalés chez 715 patients (77,3 %); ils étaient de grade 3 ou 4 chez 498 patients (53,8 %). Les effets indésirables (de tous grades, signalés chez ≥ 5 % des patients) ayant le plus souvent nécessité une modification de la dose ou une interruption du traitement ont été les suivants : hausse du taux d’ALAT (34,8 %), hausse du taux d’ASAT (22,8 %), vomissements (19,2 %), nausées (16,8 %), diarrhée (15,0 %), hausse de la créatininémie (6,9 %), fatigue (6,4 %), perte d’appétit (5,6 %) et hausse du taux de GGT (5,6 %).
Dans l’analyse des données combinées de 925 patients, le taux d’abandon définitif du traitement par le céritinib en raison d’effets indésirables a été de 12,1 %. Les effets indésirables qui ont le plus souvent (> 0,5 %) entraîné l’abandon du traitement par ZYKADIA à jeun à la dose de 750 mg, ont été la pneumonie (0,6 %) et l’insuffisance respiratoire (0,6 %).
Lors de l’étude d’optimisation de la dose A2112 (ASCEND-8) menée auprès de patients atteints d’un CPNPC ALK-positif avancé ayant déjà suivi un traitement ou non, le profil d’innocuité global associé à l’administration de ZYKADIA à la dose recommandée de 450 mg avec des aliments (N=108) rejoignait celui observé à la dose de 750 mg prise à jeun (N=110), hormis une réduction des effets indésirables gastro-intestinaux. L’exposition au médicament à l’état d’équilibre était comparable avec les deux doses (voir 10 Pharmacologie clinique).
8.2 Effets indésirables observés au cours des études cliniques
Les études clinique sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés dans les études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à celle observée dans le cadre d’études cliniques portant sur un autre médicament.
CPNPC ALK-positif localement avancé ou métastatique non traité auparavant
Étude de phase III A2301
L’étude A2301 était une étude de phase III multinationale ouverte contrôlée par agent actif, à répartition aléatoire, visant à comparer le céritinib (750 mg par jour à jeun) à la chimiothérapie de première intention standard (cisplatine ou carboplatine et pemetrexed administrés tous les 21 jours pendant 4 cycles, suivis d’un traitement d’entretien par le pemetrexed en l’absence de maladie évolutive) chez des adultes atteints d’un CPNPC ALK-positif avancé. Les patients du groupe chimiothérapie pouvaient recevoir ZYKADIA en cas de reprise de la progression de leur maladie confirmée par le comité d’examen indépendant (voir 14 Études cliniques).
La majorité des patients étaient de race blanche (53,7 %) ou asiatique (42,0 %). L’âge médian des patients était de 54,0 ans (min.-max. : 22-81 ans); 78,5 % d’entre eux avaient moins de 65 ans. La majorité des patients avaient un adénocarcinome (96,5 %) et n’avaient jamais fumé (61,2 %). L’indice fonctionnel selon l’ECOG (Eastern Cooperative Oncology Group) était de 0, de 1 et de 2 chez 37,0 %, 56,4 % et 6,4 % des patients, respectivement, et des métastases cérébrales stables étaient présentes chez 32,2 % des patients au début de l’étude (voir 14 Études cliniques).
Une chimiothérapie néoadjuvante/adjuvante antérieure avait été administrée à 10 patients (5,3 %) du groupe céritinib et à 9 patients (4,8 %) du groupe chimiothérapie.
La durée médiane d’exposition au médicament à l’étude a été plus longue dans le groupe ZYKADIA (66,4 semaines, min.-max. : 1,0-144,4) que dans le groupe chimiothérapie + pemetrexed (26,9 semaines, min.-max. : 0,7-126,7).
La population de l’analyse de l’innocuité comprenait les patients ayant reçu au moins une dose du médicament à l’étude (189 dans le groupe céritinib et 175 dans le groupe chimiothérapie). Tous les patients (100 %) du groupe céritinib et 170 patients (97,1 %) du groupe chimiothérapie ont connu au moins un effet indésirable pendant la période de traitement.
Les effets indésirables, sans égard au lien avec le médicament à l’étude, signalés le plus souvent dans le groupe ZYKADIA (chez ≥ 10 % des patients) ont été les suivants : diarrhée, nausées, vomissements, hausse du taux d’ALAT, hausse du taux d’ASAT, hausse du taux de GGT, hausse du taux sanguin de phosphatases alcalines, perte d’appétit, fatigue, douleurs abdominales, toux, perte de poids, hausse de la créatininémie, douleurs épigastriques, douleur thoracique non cardiaque, constipation, dorsalgie, pyrexie, asthénie, céphalées, dyspnée, anémie, éruption cutanée, étourdissements, douleurs musculosquelettiques, allongement de l’intervalle QT confirmé par ECG, hyperglycémie, douleurs dans les membres, prurit et hausse du taux d’amylase.
Des effets indésirables graves, sans égard au lien avec le médicament à l’étude, ont été signalés chez 37,0 % des patients du groupe ZYKADIA et 35,4 % des patients du groupe chimiothérapie, et ont été de grade 3 ou 4 chez la plupart d’entre eux (31,2 % dans le groupe ZYKADIA vs 30,3 % dans le groupe chimiothérapie). Les effets indésirables graves signalés le plus souvent (> 1 % des patients) dans le groupe ZYKADIA ont été les suivants : pneumonie, épanchement pleural, vomissements, nausées, dyspnée, hyperglycémie, hausse du taux d’ASAT, épanchement péricardique, hausse du taux d’ALAT, diarrhée, dorsalgie, infection pulmonaire, embolie pulmonaire, hausse de la créatininémie, métastases touchant le système nerveux central (SNC), pyrexie, détérioration de l’état de santé physique général, fatigue, douleur thoracique non cardiaque, fibrillation auriculaire, étourdissements, malaise, paresthésie et fonction hépatique anormale.
Des effets indésirables ayant nécessité une modification de la dose ou une interruption du traitement sont survenus chez 80,4 % et 44,6 % des patients du groupe ZYKADIA et du groupe chimiothérapie, respectivement. Les effets indésirables, sans égard au lien avec le médicament à l’étude, signalés chez au moins des 10 % des patients qui ont entraîné le plus souvent une modification de la dose ou une interruption du traitement ont été une hausse du taux d’ALAT (47,6 %), une hausse du taux d’ASAT (33,9 %), des vomissements (15,3 %), une hausse de la créatininémie (13,8 %), une hausse du taux de GGT (13,2 %), la diarrhée (12,7 %) et des nausées (11,6 %) dans le groupe ZYKADIA, et une neutropénie (10,3 %) dans le groupe chimiothérapie.
Des effets indésirables, sans égard au lien avec le médicament à l’étude, ayant mené à l’abandon du traitement sont survenus chez 21 patients (11,1 %) du groupe ZYKADIA et 29 patients (16,6 %) du groupe chimiothérapie. Les effets indésirables signalés (chez ≥ 1 % des patients) ayant mené à l’abandon du traitement à l’étude, sans égard au lien avec le médicament à l’étude, ont été une hausse de la créatininémie (2,1 %), une hausse du taux de lipase (1,1 %) et une hausse du taux d’amylase (1,1 %) dans le groupe ZYKADIA, et une hausse de la créatininémie (3,4 %), une baisse de la clairance rénale de la créatinine (1,7 %), la dyspnée (1,1 %) et des acouphènes (1,1 %) dans le groupe chimiothérapie.
Au cours du traitement, 11 patients (5,8 %) du groupe ZYKADIA sont morts; 7 par suite d’une progression de la maladie et 4 en raison d’effets indésirables (infarctus du myocarde, infection des voies respiratoires, pneumonite et cause inconnue, un cas de chacun).
Le Tableau 3 expose la fréquence des effets indésirables très fréquents et fréquents survenus chez les patients ayant reçu ZYKADIA à jeun à une dose de 750 mg durant l’étude A2301.
Tableau 3 – Effets indésirables survenus chez ≥ 1 % des patients qui ont reçu ZYKADIA à jeun à une dose de 750 mg durant l’étude A2301
| Classification par système et organe / Terme | ||||
| Chimiothérapie | ||||
| Céritinib | ||||
| privilégié | ||||
| N = 189 | N = 175 | |||
Tous grades confondus (%) | ||||
| Tous grades | Grade 3 | Grade 3 | ||
| confondus | ou 4 | ou 4 | ||
| n (%) | n (%) | n (%) | ||
| Systèmes sanguin et lymphatique | ||||
| Anémie | 28 (14,8) | 4 (2,1) | 62 (35,4) | 13 (7,4) |
| Appareil cardiovasculaire | ||||
| Bradycardiee | 6 (3,2) | 0 | 1 (0,6) | 0 |
| Péricarditeh | 8 (4,2) | 3 (1,6) | 3 (1,7) | 2 (1,1) |
| Fonction visuelle | ||||
| Trouble de la vuel | 7 (3,7) | 0 | 7 (4,0) | 0 |
| Appareil digestif | ||||
| Douleurs abdominalesa | 75 (39,7) | 7 (3,7) | 20 (11,4) | 0 |
| Constipation | 36 (19,0) | 0 | 38 (21,7) | 0 |
| Diarrhée | 160 (84,7) | 10 (5,3) | 19 (10,9) | 2 (1,1) |
| Nausées | 130 (68,8) | 5 (2,6) | 97 (55,4) | 9 (5,1) |
| Trouble œsophagienf | 28 (14,8) | 1 (0,5) | 13 (7,4) | 1 (0,6) |
| Vomissements | 125 (66,1) | 10 (5,3) | 63 (36,0) | 10 (5,7) |
| Organisme entier et point d’administration | ||||
| Fatigueg | 83 (43,9) | 13 (6,9) | 85 (48,6) | 11 (6,3) |
| Dorsalgie | 36 (19,0) | 3 (1,6) | 32 (18,3) | 4 (2,3) |
| Douleurs dans les membres | 21 (11,1) | 0 | 13 (7,4) | 0 |
| Fonction hépatobiliaire | ||||
| Classification par système et organe / Terme | ||||
| Chimiothérapie | ||||
| Céritinib | ||||
| privilégié | ||||
| N = 189 | N = 175 | |||
Tous grades confondus (%) | ||||
| Tous grades | Grade 3 | Grade 3 | ||
| confondus | ou 4 | ou 4 | ||
| n (%) | n (%) | n (%) | ||
| Résultats anormaux aux évaluations de la | 3 (1,6) | 2 (1,1) | 2 (1,1) | 1 (0,6) |
| fonction hépatiquec | ||||
| Hépatotoxicitéd | 4 (2,1) | 1 (0,5) | 1 (0,6) | 0 |
| Paramètres biologiques | ||||
| Hausse du taux d’amylase | 19 (10,1) | 9 (4,8) | 9 (5,1) | 3 (1,7) |
| Hausse de la créatininémie | 42 (22,2) | 4 (2,1) | 17 (9,7) | 0 |
| Allongement de l’intervalle QT confirmé | 21(11,1) | 4 (2,1) | 2 (1,1) | 1 (0,6) |
| par ECG | ||||
| Hausse du taux de lipase | 7 (3,7) | 7 (3,7) | 0 | 0 |
| Résultats anormaux aux dosages des | 130 (68,8) | 94 (49,7) | 50 (28,6) | 10 (5,7) |
| paramètres hépatiquesb | ||||
| Perte de poids | 45 (23,8) | 7 (3,7) | 26 (14,9) | 1 (0,6) |
| Métabolisme et nutrition | ||||
| Perte d’appétit | 64 (33,9) | 2 (1,1) | 55 (31,4) | 2 (1,1) |
| Hyperglycémie | 21 (11,1) | 12 (6,3) | 13 (7,4) | 5 (2,9) |
| Hypophosphatémie | 8 (4,2) | 3 (1,6) | 0 | 0 |
| Fonctions rénale et urinaire | ||||
| Insuffisance rénalek | 4 (2,1) | 0 | 3 (1,7) | 1 (0,6) |
| Poumons, thorax et médiastin | ||||
| Pneumonitei | 3 (1,6) | 1 (0,5) | 0 | 0 |
| Peau et tissu sous-cutané | ||||
| Éruption cutanéej | 38 (20,1) | 2 (1,1) | 14 (8,0) | 1 (0,6) |
| Classification par système et organe / Terme | ||||
| Chimiothérapie | ||||
| Céritinib | ||||
| privilégié | ||||
| N = 189 | N = 175 | |||
| Tous | Grade 3 ou 4 n (%) | |||
| Tous grades | Grade 3 | grades | ||
| confondus | ou 4 | confondus | ||
| n (%) | n (%) | (%) | ||
| Troubles compris dans les termes groupés : | ||||
| a Termes privilégiés compris dans « douleurs abdominales » : douleurs abdominales, douleurs épigastriques, | ||||
| malaise abdominal et malaise épigastrique | ||||
| b Termes privilégiés compris dans « résultats anormaux aux dosages des paramètres hépatiques » : hausse | ||||
| du taux d’alanine aminotransférase, hausse du taux d’aspartate aminotransférase, hausse du taux de | ||||
| gamma-glutamyltransférase, hausse de la bilirubinémie, hausse du taux de transaminases, hausse des taux | ||||
| d’enzymes hépatiques, résultats anormaux aux évaluations de la fonction hépatique, hausse des valeurs | ||||
| obtenues aux évaluations de la fonction hépatique et hausse du taux sanguin de phosphatases alcalines | ||||
| c Termes privilégiés compris dans « résultats anomaux aux évaluations de la fonction hépatique » : fonction | ||||
| hépatique anormale et hyperbilirubinémie | ||||
| d Termes privilégiés compris dans « hépatotoxicité » : lésion hépatique d’origine médicamenteuse, hépatite | ||||
| cholestatique, lésion hépatocellulaire et hépatotoxicité | ||||
| e Termes privilégiés compris dans « bradycardie » : bradycardie et bradycardie sinusale | ||||
| f Termes privilégiés compris dans « trouble œsophagien » : dyspepsie, reflux gastro-œsophagien | ||||
| pathologique et dysphagie | ||||
| g Termes privilégiés compris dans « fatigue » : fatigue et asthénie | ||||
| h Termes privilégiés compris dans péricardite : épanchement péricardique et péricardite | ||||
| i Termes privilégiés compris dans « pneumonite » : pneumopathie interstitielle et pneumonite | ||||
| j Termes privilégiés compris dans « éruption cutanée » : éruption cutanée, dermatite acnéiforme et | ||||
| éruption maculopapuleuse | ||||
| k Termes privilégiés compris dans « insuffisance rénale » : lésion rénale aiguë et insuffisance rénale | ||||
| l Termes privilégiés compris dans « trouble de la vue » : atteinte visuelle, vision trouble, photopsie, corps | ||||
| flottants, baisse de l’acuité visuelle, trouble de l’accommodation et presbytie | ||||
CPNPC ALK-positif localement avancé ou métastatique déjà traité
Étude de phase I X2101
L’étude de phase I X2101 est une étude de phase I menée en mode ouvert, comportant chez un seul groupe l’administration de doses croissantes et un volet de prolongation, et visant à évaluer l’innocuité, le comportement pharmacocinétique et l’activité antitumorale de ZYKADIA chez des porteurs avérés de tumeurs exprimant le gène ALK aberrant. Les données sur les effets indésirables sont issues de cette étude menée aux fins d’homologation chez 255 patients (dont 246 étaient atteints de CPNPC ALK-positif et 9 d’un autre type de cancer) qui ont reçu ZYKADIA à jeun à la dose de 750 mg.
Caractéristiques démographiques des participants à l’étude X2101 - L’âge médian des participants à cette étude était de 53 ans; 84,3 % des sujets avaient moins de 65 ans; 53,3 % des sujets étaient des femmes; 62,7 %, 34,1 % et 3,1 % respectivement des sujets étaient blancs, asiatiques ou d’une autre origine ethnique; sur le plan histologique, le CPNPC était un adénocarcinome dans 89,8 % des cas; 96,9 % des sujets n’avaient jamais fumé ou étaient d’anciens fumeurs; l’indice fonctionnel ECOG initial était de 0 ou 1 chez 88,6 % des participants; 48,6 % des sujets avaient des métastases cérébrales et, enfin, 66,7 % des sujets avaient reçu au moins 2 traitements dans le passé.
L’exposition médiane à ZYKADIA s’est étendue sur 43,0 semaines (extrêmes de 0,4 et 200,1 semaines). L’intensité médiane de la dose était de 610,3 mg/jour (extrêmes de 226,5 à 750 mg à jeun une fois par jour). Les effets indésirables ont entraîné l’interruption du traitement et la réduction de la dose chez 88,9 % et 97,5 % des patients, respectivement. Les effets indésirables rapportés le plus souvent, chez au moins 10 % des patients et ayant mené à la réduction de la dose ou à l’interruption du traitement, ont été la hausse du taux d’ALAT (32,5 %), les nausées (20,8 %), la diarrhée (19,2 %), la hausse du taux d’ASAT (18,8 %) et les vomissements (18,0 %).
Durant l’étude X2101, 54,5 % des patients ont abandonné le traitement définitivement en raison de l’évolution du cancer et 11,0 %, en raison d’un effet indésirable en tant que principal motif d’abandon. Les plus fréquents effets indésirables ayant entraîné l’abandon d’au moins 1 patient ont été la pneumonie (1,6 %), l’insuffisance respiratoire (1,2 %), la pneumonite (0,8 %), la perte d’appétit (0,8 %), la détérioration générale de l’état physique (0,8 %) et les nausées (0,8 %).
Durant l’étude X2101, des effets indésirables graves ont été signalés chez 56,9 % des patients. Les effets indésirables graves survenus chez au moins 1 % des sujets ont été les suivants : pneumonie (7,5 %), crise d’épilepsie (6,3 %), dyspnée (5,9 %), pneumonite (3,5 %), insuffisance respiratoire (2,4 %), épanchement péricardique (2,4 %), détérioration générale de l’état physique (2,4 %), hyperglycémie (2,4 %), nausées (2,4 %), hausse du taux d’ALAT (2,0 %), céphalées (2,0 %), péricardite (2,0 %), déshydratation (1,6 %), pneumothorax (1,6 %), douleur thoracique non cardiaque (1,6 %), pyrexie (1,6 %), vomissements (1,2 %), hausse du taux d’ASAT (1,2 %), embolie pulmonaire (1,2 %), ataxie (1,2 %), diarrhée (1,2 %), épanchement pleural (1,2 %) et sepsis (1,2 %).
Le décès de patients durant le traitement ou au cours des 28 jours ayant suivi l’administration de la dernière dose de ZYKADIA est survenu à une fréquence de 17,3 %, dont 11,8 % des décès attribuables à l’indication du traitement, et 5,5 %, aux causes suivantes : pneumonie (3 patients), insuffisance respiratoire (3 patients), pneumopathie interstitielle ou pneumonite, pneumothorax, hémorragie gastrique, tuberculose pulmonaire, tamponnade cardiaque, défaillance de plusieurs organes, euthanasie et sepsis (1 décès chacun).
Le Tableau 4 expose la fréquence des effets indésirables très fréquents et fréquents survenus chez les patients ayant reçu ZYKADIA à jeun à raison de 750 mg durant l’étude X2101.
Tableau 4 – Effets indésirables survenus chez ≥ 1 % des patients qui ont reçu ZYKADIA à jeun à raison de 750 mg durant l’étude X2101
| Classification par système et organe / Terme privilégié | Céritinib N = 255 | |
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Systèmes sanguin et lymphatique | ||
| Anémie | 34 (13,3) | 13 (5,1) |
| Appareil cardiovasculaire | ||
| Bradycardiea | 9 (3,5) | 0 |
| Classification par système et organe / Terme privilégié | Céritinib N = 255 | |
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Fonction visuelle | ||
| Trouble de la vueb | 34 (13,3) | 0 |
| Appareil digestif | ||
| Diarrhée | 221 (86,7) | 16 (6,3) |
| Nausées | 216 (84,7) | 17 (6,7) |
| Vomissements | 160 (62,7) | 15 (5,9) |
| Douleurs abdominalesc | 145 (56,9) | 6 (2,4) |
| Constipation | 91 (35,7) | 0 |
| Trouble œsophagiend | 55 (21,6) | 2 (0.8) |
| Organisme entier et point d’administration | ||
| Fatiguee | 148 (58) | 17 (6,7) |
| Paramètres biologiques | ||
| Hausse du taux d’ALAT | 122 (47,8) | 81 (31,8) |
| Hausse du taux d’ASAT | 91 (35,7) | 36 (14,1) |
| Hausse de la créatininémie | 48 (18,8) | 0 |
| Hausse du taux de lipase | 35 (13,7) | 23 (9,0) |
| Allongement de l’intervalle QT confirmé par ECG | 12 (4,7) | 3 (1,2) |
| Hausse de la bilirubinémie | 10 (3,9) | 1 (0,4) |
| Métabolisme et nutrition | ||
| Perte d’appétit | 99 (38,8) | 5 (2,0) |
| Hyperglycémie | 26 (10,2) | 17 (6,7) |
| Hypophosphatémie | 19 (7,5) | 10 (3,9) |
| Système nerveux | ||
| Neuropathief | 44 (17,3) | 0 |
| Fonctions rénale et urinaire | ||
| Insuffisance rénaleg | 6 (2,4) | 1 (0,4) |
| Atteinte rénaleh | 5 (2,0) | 1 (0,4) |
| Poumons, thorax et médiastin | ||
| Pneumonitei | 12 (4,7) | 9 (3,5) |
| Peau et tissu sous-cutané | ||
| Éruption cutanéej | 50 (19,6) | 0 |
| Classification par système et organe / Terme privilégié | Céritinib N = 255 | |
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
Troubles compris dans les termes groupés :a Bradycardie (bradycardie, bradycardie sinusale) b Trouble de la vue (atteinte visuelle, vision trouble, photopsie, corps flottants, trouble de l’accommodation, presbytie, baisse de l’acuité visuelle) c Douleurs abdominales (douleurs abdominales, douleurs épigastriques, malaise abdominal, malaise épigastrique) d Trouble œsophagien (dyspepsie, reflux gastro-œsophagien pathologique, dysphagie) e Fatigue (fatigue, asthénie) f Neuropathie (paresthésie, faiblesse musculaire, trouble de la démarche, neuropathie périphérique, hypoesthésie, neuropathie sensitive périphérique, dysesthésie, névralgie, neuropathie motrice périphérique, hypotonie, polyneuropathie) g Insuffisance rénale (lésion rénale aiguë, insuffisance rénale) h Atteinte rénale (azotémie, atteinte rénale) i Pneumonite (pneumopathie interstitielle, pneumonite) j Éruption cutanée (éruption cutanée, éruption maculopapuleuse, dermatite acnéiforme) | ||
Étude de phase III A2303
L’étude A2303 est une étude de phase III menée en mode ouvert avec répartition aléatoire, qui visait à comparer ZYKADIA à la chimiothérapie standard (pemetrexed/docétaxel) chez des adultes. Les patients du groupe chimiothérapie pouvaient passer au groupe ZYKADIA (à raison de 750 mg à jeun) en cas de reprise de la progression de leur maladie confirmée par le comité d’examen indépendant. Les données sur les effets indésirables sont fondées sur les données d’innocuité recueillies chez 115 patients de cette étude menée à des fins d’homologation.
Les caractéristiques démographiques de la population de l’étude A2303 étaient les suivantes : l’âge médian des patients était de 54,0 ans (min.-max. : 28-84 ans), 77,1 % d’entre eux avaient moins de 65 ans et 55,8 % étaient des femmes. La population de l’étude comptait 64,5 % de Blancs, 29,4 % d’Asiatiques, 0,4 % de Noirs et 2,6 % de patients ayant d’autres origines ethniques. La grande majorité des patients avaient un adénocarcinome (97,0 %) et n’avaient jamais fumé ou étaient d’anciens fumeurs (96,1 %). L’indice fonctionnel ECOG était de 0 chez 46,3 % des patients, de 1 chez 47,6 % des patients et de 2 chez 6,1 % des patients, et 58,0 % des patients étaient porteurs de métastases cérébrales au départ. Tous les patients avaient déjà suivi un traitement par le crizotinib. À une exception près, ils avaient tous déjà reçu une chimiothérapie (y compris un doublet à base de sels de platine) alors que leur cancer en était à un stade avancé. De plus, 11,3 % des patients du groupe ZYKADIA et 12,1 % des patients du groupe chimiothérapie avaient déjà reçu deux protocoles de chimiothérapie pour leur cancer avancé.
La durée médiane de l’exposition au médicament à l’étude a été plus longue dans le groupe ZYKADIA (30,3 semaines; min.-max. : 0,3-122,9 semaines) que dans le groupe chimiothérapie (6,3 semaines [min.-max. : 3,0-69,1 semaines]; pemetrexed : 14,1 semaines [min.-max. : 3,0- 69,1 semaines]; docétaxel : 6,1 semaines [min.-max. : 3,0-36,0 semaines).
La population de l’analyse de l’innocuité englobait les patients qui ont reçu au moins une dose du médicament à l’étude (soit 115 patients du groupe céritinib et 113 patients du groupe chimiothérapie). Tous les patients (100 %) du groupe céritinib et tous les patients du groupe chimiothérapie à une exception près (99 %) ont subi au moins un effet indésirable durant la période de traitement. La fréquence globale des effets indésirables graves (Grade 3 ou 4) était plus élevée dans le groupe ZYKADIA que dans le groupe chimiothérapie (77 % vs 64 %); il en était de même pour la fréquence des effets indésirables graves (43 % vs 32 %). Des effets indésirables ayant nécessité une modification posologique (réduction de la dose, interruption du traitement ou report de l’administration de celui-ci) ont été signalés chez 80 % des patients du groupe ZYKADIA et chez 38 % des patients du groupe chimiothérapie. Les effets indésirables qui ont le plus souvent nécessité une modification de la dose dans le groupe céritinib sont l’hépatotoxicité (36,5 % des patients) et la toxicité gastro-intestinale (34,8 % des patients).
Le Tableau 5 fait état de la fréquence des effets indésirables très fréquents et fréquents qui sont survenus chez les patients ayant reçu ZYKADIA à jeun à raison de 750 mg durant l’étude A2303.
Tableau 5 – Effets indésirables survenus chez ≥ 1 % des patients qui ont reçu ZYKADIA à jeun à raison de 750 mg durant l’étude A2303
| Classification par système et organe / Terme privilégié | Céritinib | Chimiothérapie | ||
| N = 115 | N = 113 | |||
| Tous | Grade 3 ou 4 n (%) | |||
| grades | Tous grades | |||
| confondus | confondus | Grade 3 ou 4 | ||
| n (%) | n (%) | n (%) | ||
| Systèmes sanguin et lymphatique | ||||
| Anémie | 6 (5,2) | 0 | 19 (16,8) | 5 (4,4) |
| Appareil cardiovasculaire | ||||
| Péricarditeg | 8 (7,0) | 4 (3,5) | 1 (0,9) | 1 (0,9) |
| Bradycardied | 3 (2,6) | 0 | 1 (0,9) | 0 |
| Fonction visuelle | ||||
| Troubles de la vuel | 4 (3,5) | 0 | 3 (2,7) | 1 (0,9) |
| Appareil digestif | ||||
| Diarrhée | 83 (72,2) | 5 (4,3) | 20 (17,7) | 1 (0,9) |
| Nausées | 76 (66,1) | 9 (7,8) | 26 (23,0) | 2 (1,8) |
| Vomissements | 60 (52,2) | 9 (7,8) | 6 (5,3) | 1 (0,9) |
| Douleurs abdominalesa | 41 (35,7) | 2 (1,7) | 17 (15,0) | 1 (0,9) |
| Constipation | 22 (19,1) | 0 | 15 (13,3) | 0 |
| Trouble œsophagiene | 10 (8,7) | 1 (0,9) | 4 (3,5) | 0 |
| Organisme entier et point d’administration | ||||
| Fatiguef | 54 (47,0) | 11 (9,6) | 53 (46,9) | 12 (10,6) |
| Dorsalgie | 25 (21,7) | 1 (0,9) | 8 (7,1) | 3 (2,7) |
| Troubles hépatobiliaires | ||||
| Classification par système et organe / Terme privilégié | Céritinib N = 115 | Chimiothérapie | ||
| N = 113 | ||||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |||
| Tous grades | ||||
| confondus | Grade 3 ou 4 | |||
| n (%) | n (%) | |||
| Résultats anormaux aux évaluations de la fonction hépatiqueb | 4 (3,5) | 0 | 2 (1,8) | 1 (0,9) |
| Hépatotoxicitéc | 2 (1,7) | 0 | 0 | 0 |
| Paramètres biologiques | ||||
| Hausse du taux d’ALAT | 49 (42,6) | 24 (20,9) | 10 (8,8) | 2 (1,8) |
| Hausse du taux d’ASAT | 42 (36,5) | 16 (13,9) | 5 (4,4) | 1 (0,9) |
| Perte de poids | 34 (29,6) | 3 (2,6) | 7 (6,2) | 1 (0,9) |
| Hausse du taux de gamma-glutamyltransférase (GGT) | 26 (22,6) | 24 (20,9) | ||
| 2 (1,8) | 1 (0,9) | |||
| Hausse de la créatininémie | 22 (19,1) | 0 | 0 | 0 |
| Allongement de l’intervalle QT confirmé par ECG | 13 (11,3) | 1 (0,9) | 0 | 0 |
| Hausse du taux d’amylase | 7 (6,1) | 5 (4,3) | 3 (2,7) | 3 (2,7) |
| Hausse de la bilirubinémie | 1 (0,9) | 0 | 1 (0,9) | 0 |
| Métabolisme et nutrition | ||||
| Perte d’appétit | 48 (41,7) | 2 (1,7) | 22 (19,5) | 3 (2,7) |
| Hyperglycémie | 8 (7,0) | 6 (5,2) | 3 (2,7) | 2 (1,8) |
| Hypophosphatémie | 3 (2,6) | 0 | 4 (3,5) | 1 (0,9) |
| Fonctions rénale et urinaire | ||||
| Insuffisance rénalej | 1 (0,9) | 0 | 0 | 0 |
| Atteinte rénalek | 1 (0,9) | 0 | 0 | 0 |
| Poumons, thorax et médiastin | ||||
| Pneumoniteh | 1 (0,9) | 1 (0,9) | 3 (2,7) | 3 (2,7) |
| Peau et tissu sous-cutané | ||||
| Éruption cutanéei | 15 (13,0) | 0 | 14 (12,4) | 0 |
| Classification par système et organe / Terme privilégié | Céritinib | Chimiothérapie | ||
| N = 115 | N = 113 | |||
| Tous | Grade 3 ou 4 n (%) | |||
| grades | Tous grades | |||
| confondus | confondus | Grade 3 ou 4 | ||
| n (%) | n (%) | n (%) | ||
| Troubles compris dans les termes privilégiés : | ||||
| a Douleurs abdominales, douleurs épigastriques, malaise abdominal, malaise épigastrique | ||||
| b Fonction hépatique anormale, hyperbilirubinémie | ||||
| c Lésion hépatique d’origine médicamenteuse, hépatite cholestatique, lésion hépatocellulaire, hépatotoxicité | ||||
| d Bradycardie, bradycardie sinusale | ||||
| e Dyspepsie, reflux gastro-œsophagien pathologique, dysphagie | ||||
| f Fatigue, asthénie | ||||
| g Épanchement péricardique, péricardite | ||||
| h Pneumopathie interstitielle, pneumonite | ||||
| i Éruption cutanée, dermatite acnéiforme, éruption maculopapuleuse | ||||
| j Lésion rénale aiguë, insuffisance rénale | ||||
| k Azotémie, atteinte rénale | ||||
| l Atteinte visuelle, vision trouble, photopsie, corps flottants, baisse de l’acuité visuelle, trouble de | ||||
| l’accommodation, presbytie | ||||
Étude de phase I A2112
L’étude de phase I A2112, menée sans insu avec répartition aléatoire, comparait l’efficacité et l’innocuité de ZYKADIA, ainsi que l’exposition générale au médicament, obtenues suivant une administration 1 fois par jour à raison de 450 mg ou de 600 mg avec un repas faible en gras, ou à jeun à la dose de 750 mg. Les données sur les effets indésirables médicamenteux sont issues des résultats sur l’innocuité obtenus auprès de 304 patients ayant pris part à cette étude.
Les caractéristiques de la population de l’étude A2112 étaient les suivantes : âge médian de 54,0 ans (extrêmes : 21 et 87 ans); âge inférieur à 65 ans (79,7 %); sexe féminin (50,7 %); race blanche (59,8 %), race asiatique (33,3 %), race noire (0,7 %) et autre race (3,9 %). La majorité des patients avaient un adénocarcinome (94,8 %) et étaient soit des non-fumeurs (56,2 %), soit d’anciens fumeurs (34,6%). L’indice fonctionnel OMS était de 0/1/2 chez 32,7 %/58,8 %/8,5 % des patients, respectivement, et 35,6 % d’entre eux avaient des métastases cérébrales au départ.
Dans l’ensemble de la population, 211 patients (69,0 %) n’avaient jamais reçu d’anticancéreux (69,4 % et 64,4 % des patients recevant les doses de 450 mg et de 600 mg avec un repas, et 72,1 % des patients recevant la dose de 750 mg à jeun). Dans les groupes traités par les doses de 450 mg avec un repas, de 600 mg avec un repas et de 750 mg à jeun, 6 (5,6 %), 5 (5,7 %) et 3 patients (2,7 %), respectivement avaient déjà reçu au moins 3 traitements anticancéreux. Ces derniers étaient le plus souvent (chez > 20,0 % de tous les patients de l’ensemble d’analyse intégral) le cisplatine (22,5 %), le crizotinib (21,6 %) et le pemetrexed (21,2 %).
La population évaluée pour l’innocuité était formée des patients qui avaient reçu au moins une dose du médicament à l’étude (soit 108, 86 et 110 patients, respectivement des groupes traités à raison de 450 mg et de 600 mg avec un repas et de 750 mg à jeun).
Pour l’ensemble des patients traités, la durée médiane de l’exposition au médicament s’est chiffrée à 78,21 semaines (extrêmes : 0,3 et 228,1); elle était comparable dans les trois groupes. Presque tous les patients traités (99,0 %) ont signalé au moins un effet indésirable; la proportion de patients ayant signalé un effet indésirable – lié ou non au médicament à l’étude – était semblable dans les trois groupes (100,0 %, 97,7 % et 99,1 %, respectivement dans les groupes traités à raison de 450 mg et de 600 mg avec un repas et de 750 mg à jeun).
Dans l’ensemble, 107 patients (35,2 %) ont éprouvé un effet indésirable grave (tous grades confondus, et sans égard au lien avec le médicament à l’étude) durant la période de traitement; ceux-ci ont été moins fréquents dans les groupes traités à raison de 450 mg avec un repas (32,4 %) et de 750 mg à jeun (30,9 %) que dans celui qui recevait la dose de 600 mg avec un repas (44,2 %). La proportion globale de patients ayant subi un effet indésirable grave que l’on soupçonnait lié au médicament à l’étude était faible (10,9 %), et surtout dans les groupes recevant les doses de 450 mg avec un repas (7,4 %) et de 750 mg à jeun (10,9%) comparativement au groupe traité à la dose de 600 mg (15,1 %).
Le nombre de patients qui ont abandonné le médicament à l’étude pour cause d’effets indésirables (n = 26; 8,6 %) était comparable dans les trois groupes : 9, 7 et 10 patients recevant les doses de 450 mg et de 600 mg avec un repas et de 750 mg à jeun, respectivement.
Le taux global d’effets indésirables ayant nécessité une réduction de la dose ou l’interruption du traitement s’est chiffré à 70,1 %. Le taux le plus faible a été relevé dans le groupe traité à raison de 450 mg avec un repas : 56,5 %, comparativement à 77,9 % et à 77,3 % dans les groupes recevant les doses de 600 mg avec un repas et de 750 mg à jeun.
La fréquence et l’intensité des effets indésirables gastro-intestinaux liés au médicament étaient moindres chez les patients traités par ZYKADIA à raison de 450 mg avec des aliments (diarrhée, 59,3 %; nausées, 42,6 % et vomissements, 38.0 % – de grade 3/4 dans 0,9 % des cas) comparativement à ce qu’on a observé avec la dose de 750 mg à jeun (diarrhée, 80,0 %; nausées, 60.0 % et vomissements, 65,5 % – de grade 3/4 dans 4,5 % des cas). Dans le groupe recevant ZYKADIA à 450 mg avec des aliments, 24,1 % et 55,6 % des patients, respectivement ont subi au moins un effet indésirable commandant une réduction de la dose ou l’interruption du traitement.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables peu fréquents observés au cours des études cliniques (< 1 %)
Troubles gastro-intestinaux
Peu fréquents : pancréatite
Troubles hépatobiliaires
Peu fréquents : lésion hépatique médicamenteuse
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
CPNPC ALK-positif localement avancé ou métastatique non traité auparavant
Tableau 6 – Principales anomalies des paramètres biologiques rapportées chez > 10 % des sujets ayant reçu ZYKADIA à jeun à la dose de 750 mg durant l’étude A2301 (tous grades NCI-CTCAE confondus)
CPNPC ALK-positif localement avancé ou métastatique déjà traité
Tableau 7 – Principales anomalies des paramètres biologiques rapportées chez > 10 % des sujets ayant reçu la dose de 750 mg à jeun durant l’étude X2101 (tous grades NCI-CTCAE confondus)
| Céritinib N = 189 | Chimiothérapie N = 175 | |||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Paramètres biochimiques | ||||
| Hausse du taux d’ALAT | 92,6 | 33,9 | 66,3 | 3,4 |
| Hausse du taux d’ASAT | 87,8 | 20,1 | 59,4 | 2,3 |
| Hausse du taux de GGT | 84,7 | 48,7 | 69,1 | 9,1 |
| Hausse du taux de phosphatases alcalines | 81,5 | 11,6 | 46,9 | 1,7 |
| Hausse de la créatininémie | 78,8 | 4,2 | 37,1 | 0,6 |
| Hausse de la glycémie | 51,9 | 10,1 | 69,1 | 10,3 |
| Hausse de la phosphatémie | 37,6 | 3,7 | 27,4 | 3,4 |
| Hausse du taux d’amylase | 37,0 | 7,4 | 44,0 | 4,6 |
| Hausse du taux de bilirubine (totale) | 16,4 | 0,5 | 6,9 | 0,6 |
| Paramètres hématologiques | ||||
| Baisse du taux d’hémoglobine | 68,8 | 3,7 | 85,7 | 10,9 |
| Baisse du nombre de neutrophiles | 28,0 | 2,1 | 60,0 | 19,4 |
| Baisse du nombre de plaquettes | 17,5 | 1,0 | 39,4 | 5,1 |
Tableau 8 – Principales anomalies des paramètres biologiques signalées chez > 10 % des sujets ayant reçu la dose de 750 mg à jeun durant l’étude A2303 (tous grades NCI-CTCAE confondus)
Céritinib N = 115 | Chimiothérapie N = 113 | |||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Paramètres biochimiques | ||||
| Hausse du taux d’ALAT | 80,9 | 24,3 | 45,1 | 2,7 |
| Hausse de la créatininémie | 79,1 | 0 | 20,3 | 0 |
| Hausse du taux d’ASAT | 75,6 | 14,8 | 32,7 | 1,8 |
| Hausse du taux de GGT | 74,8 | 40,0 | 44,2 | 5,3 |
| Hausse de la glycémie | 49,6 | 9,6 | 46,0 | 6,2 |
| Hausse de la phosphatémie | 40,0 | 5,2 | 22,1 | 2,7 |
| Hausse du taux d’amylase | 37,4 | 5,2 | 26,5 | 5,3 |
| Paramètres hématologiques | ||||
| Baisse du nombre de lymphocytes | 67,0 | 18,3 | 60,2 | 23,9 |
| Baisse du taux d’hémoglobine | 64,3 | 0,9 | 50,4 | 4,4 |
Céritinib N = 255 | ||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Paramètres biochimiques | ||
| Hausse du taux d’ALAT | 83,9 | 32,1 |
| Hausse du taux d’ASAT | 77,6 | 18,1 |
| Hausse de la créatininémie | 51,4 | 2,4 |
| Hausse de la glycémie | 58 | 15,3 |
| Hausse du taux d’acide urique | 50,2 | 9,0 |
| Baisse de la phosphatémie | 43,9 | 9,0 |
| Hausse du taux d’amylase | 32,9 | 8,3 |
| Hausse du taux de lipase | 34,1 | 14,1 |
| Hausse de la bilirubinémie (totale) | 20,4 | 0,8 |
| Paramètres hématologiques | ||
| Baisse du taux d’hémoglobine | 85,9 | 7,1 |
| Baisse du nombre de lymphocytes | 79,2 | 35,7 |
| Baisse du nombre de neutrophiles | 30,6 | 3,9 |
Céritinib N = 115 | Chimiothérapie N = 113 | |||
Tous grades confondus n (%) | Grade 3 ou 4 n (%) | Tous grades confondus n (%) | Grade 3 ou 4 n (%) | |
| Baisse du nombre de neutrophiles | 20,9 | 1,7 | 39,9 | 26,6 |
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions médicamenteuses potentielles en raison de l’ampleur ou de la gravité attendue de l’interaction (celles qui ont été identifiées comme étant contre-indiquées).
Tableau 9 – Interactions médicament-médicament établies ou potentielles
| [Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou des | |||||
| produits | |||||
| médicamenteux] | |||||
Inhibiteurs de l’isoenzyme CYP3A (p. ex. : le ritonavir, le saquinavir, la télithromycine, le kétoconazole, l’itraconazole, le voriconazole, le posaconazole et la néfazodone) | EC | Augmentation de la concentration plasmatique de céritinib | Il faut éviter d’administrer le céritinib avec des inhibiteurs puissants de l’isoenzyme CYP3A. De même, l’emploi du céritinib avec des inhibiteurs modérément puissants de la CYP3A exige la prudence et la surveillance étroite de l’apparition d’effets indésirables médicamenteux. | ||
| Inhibiteurs de la glycoprotéine P | EC | Augmentation de la concentration plasmatique de céritinib | L’emploi du céritinib avec des inhibiteurs de la glycoprotéine P exige la prudence et la surveillance étroite de l’apparition d’effets indésirables médicamenteux. | ||
Inducteurs de l’isoenzyme CYP3A et de la glycoprotéine P (p. ex. : la carbamazépine, le phénobarbital, la phénytoïne, la rifabutine, la rifampine et le millepertuis (hypericum perforatum)) | EC | Diminution de la concentration plasmatique de céritinib | Il faut éviter d’administrer le céritinib avec des inducteurs puissants de l’isoenzyme CYP3A. De même, l’emploi du céritinib avec des inhibiteurs de la glycoprotéine P exige la prudence. |
Substrats des isoenzymes CYP3A et CYP2C9 (p. ex., cyclosporine, dihydroergotamine, ergotamine, fentanyl, pimozide, quinidine, tacrolimus, alfentanil, sirolimus, phénytoïne et warfarine) | EC | Concentration plasmatique des substrats peut être modifiée par le céritinib | Il faut éviter d’administrer ZYKADIA avec des substrats dont la biotransformation dépend principalement de la CYP3A ou avec des substrats de la CYP3A connus pour avoir un faible indice thérapeutique. Si une telle association est absolument nécessaire, il faut envisager de réduire la dose des médicaments qui sont des substrats de la CYP3A ayant un faible indice thérapeutique. Il faut éviter d’administrer ZYKADIA avec des substrats dont la biotransformation dépend principalement de la CYP2C9 ou avec des substrats de la CYP2C9 connus pour avoir un faible indice thérapeutique. Si une telle association est absolument nécessaire, il faut envisager de réduire la dose des médicaments qui sont des substrats de la CYP2C9 ayant un faible indice thérapeutique. Il est recommandé d’accroître la fréquence de surveillance du rapport international normalisé (RIN) si l’administration concomitante avec la warfarine est nécessaire, car l’effet anticoagulant de la warfarine pourrait être amplifié. |
Substrats des isoenzymes CYP2A6 et CYP2E1 | EC | Le céritinib augmente les concentrations plasmatiques des médicament coadministrés | L’emploi du céritinib avec des substrats des isoenzymes CYP2A6 et CYP2E1 exige la prudence et la surveillance étroite de l’apparition d’effets indésirables médicamenteux. |
Autres substrats des isoenzymes du cytochrome CYP (p. ex. : CYP1A2, CYP2B6, CYP2C8, CYP2C19 et CYP2D6) | EC | Les concentrations plasmatiques des substrats peuvent être modifiées par le céritinib. | La survenue d’interactions médicament-médicament résultant de l’inhibition par le céritinib de la biotransformation de médicaments qui sont des substrats des isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C19 et CYP2D6 est peu probable. |
Antiacides, antagoniste des récepteurs H2, ou un inhibiteur de la pompe à protons (p. ex. : d’esoméprazole) | EC | Modifier la solubilité du céritinib et réduire sa biodisponibilité | S’il faut administrer un antagoniste des récepteurs H2 ou un antiacide en association avec le céritinib, l’anti-H2 doit être pris 10 heures avant ou 2 heures après la prise du céritinib et l’antiacide, 2 heures avant ou 2 heures après le céritinib. |
Médicaments qui abaissent la fréquence cardiaque (p. ex. : bêtabloquants, glucosides digitaliques, inhibiteurs calciques non dihydropyridiniques, inhibiteurs de la cholinestérase, agonistes des récepteurs alpha2, et modulateurs du récepteur de la sphingosine-1- phosphate). | EC | Bradycardie asymptomatiq ue | Il faut éviter d’utiliser le céritinib en association avec des agents causant la bradycardie (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et Surveillance et examens de laboratoire; 10 Pharmacologie clinique, 10.2 Pharmacodynamie, Électrophysiologie cardiaque). |
Médicaments antiarythmiques (p. ex. : quinidine, amiodarone et flécaïnide) Autres médicaments susceptibles de prolonger l’intervalle QT (p. ex. : chlorpromazine, fluoxétine, méthadone, érythromycine, moxifloxacine, pentamidine, quinine, kétoconazole, dompéridone, ondansétron, sunitinib, trioxyde de diarsenic, vorinostat et salmétérol) | EC | Médicaments antiarythmique s et autres médicaments susceptibles de prolonger l’intervalle QT | Il faut dans la mesure du possible éviter d’administrer ZYKADIA avec des médicaments qui allongent l’intervalle QT (voir 7 Mises en garde et précautions, Appareil cardiovasculaire et Surveillance et examens de laboratoire; 10 Pharmacologie clinique, 10.2 Pharmacodynamie, Électrophysiologie cardiaque). |
Médicaments et autres drogues pouvant affecter les électrolytes (p. ex. : diurétiques de l’anse, thiazidiques et apparentés; laxatifs et lavements; amphotéricine B et corticostéroïdes à fortes doses) | EC | Médicaments et autres drogues pouvant affecter les taux d’électrolytes | L’utilisation concomitante de ZYKADIA et de médicaments pouvant perturber les taux d’électrolytes exige la prudence. Il convient de consulter les sources d’information actualisée afin de se renseigner sur les médicaments nouvellement homologués qui diminuent la fréquence cardiaque, allongent l’intervalle QT ou QTc ou diminuent le taux d’électrolytes, ainsi que sur les médicaments plus anciens qui se sont récemment révélés avoir de tels effets. |
Légende : EC = essai clinique
Médicaments dont l’emploi peut faire augmenter la concentration plasmatique de céritinib
Inhibiteurs de l’isoenzyme CYP3A
Le céritinib est un substrat de la CYP3A et sa biotransformation dépend principalement de cette isoenzyme. Chez 19 sujets sains qui avaient reçu une dose unique de 450 mg de céritinib à jeun avec du kétoconazole (inhibiteur puissant de l’isoenzyme CYP3A et de la glycoprotéine P), pris à raison de 200 mg, 2 fois par jour, durant 14 jours, l’aire sous la courbe des concentrations (ASC) et la concentration plasmatique maximale (Cmax) de céritinib se sont révélées 2,9 fois (intervalle de confiance [IC] à 90 % de 2,5 à 3,3) et 1,2 fois plus élevées (IC à 90 % de 1,1 à 1,4) que si le céritinib avait été pris seul.
D’après des simulations, on prévoit que, à l’état d’équilibre, la prise de céritinib en doses moins fortes avec du kétoconazole (200 mg, 2 fois par jour, durant 14 jours) et l’emploi du céritinib seul donneront lieu à une ASC et une Cmax en céritinib comparables.
Inhibiteurs de la glycoprotéine P
Les données in vitro indiquent que le céritinib est un substrat de la glycoprotéine P (un transporteur d’efflux).
Médicaments dont l'emploi peut faire diminuer la concentration plasmatique de céritinib
Inducteurs de l’isoenzyme CYP3A et de la glycoprotéine P
Chez 19 sujets sains, l’administration d’une dose unique de 750 mg de céritinib à jeun avec de la rifampine (inducteur puissant de l’isoenzyme CYP3A et de la glycoprotéine P), prise à raison de 600 mg/jour durant 14 jours, s’est traduite par des baisses de 70 % (IC à 90 % de 61 % à 77 %) de l’ASC et de 44 % (IC à 90 % de 24 % à 59 %) de la Cmax observées normalement quand le céritinib est pris seul.
Médicaments dont la concentration plasmatique peut être modifiée par le céritinib
Substrats des isoenzymes CYP3A et CYP2C9
Les données in vitro indiquent que le céritinib est un inhibiteur concurrentiel du métabolisme des substrats des isoenzymes CYP3A et CYP2C9. De plus, l’inhibition de la CYP3A s’est révélée liée au temps écoulé. L’administration concomitante d’une dose unique de midazolam (substrat sensible à la CYP3A) après 3 semaines de traitement par ZYKADIA (750 mg par jour, à jeun) a multiplié l’ASCinf du midazolam par 5,4 (IC à 90 % de 4,6 à 6,3) comparativement à la prise du midazolam seul.
Les études d’induction enzymatique sur cultures primaires d’hépatocytes humains indiquent que le céritinib pourrait être un inducteur de l’isoenzyme CYP3A in vivo. Cependant, étant donné que l’inhibition de la CYP3A est liée au temps écoulé tandis que l’élimination plasmatique (CL/F) du céritinib est plus basse après l’administration de doses multiples que celle d’une dose unique – comme on l’a observé au cours de l’étude X2101, il est peu probable que le céritinib soit un inducteur de cette isoenzyme dans la pratique clinique.
L’administration concomitante d’une dose unique de warfarine (substrat de la CYP2C9) après 3 semaines de traitement par ZYKADIA (750 mg par jour, à jeun) a multiplié l’ASCinf de la S-warfarine par 54 % (IC à 90 % de 36 % à 75 %) comparativement à la prise de warfarine seule.
Substrats des isoenzymes CYP2A6 et CYP2E1
D’après les données in vitro, le céritinib inhibe également les isoenzymes CYP2A6 et CYP2E1 quand il est présent en concentration thérapeutique.
Autres substrats des enzymes du cytochrome CYP
Selon les études in vitro, la survenue d’interactions cliniques médicament-médicament est peu probable.
Substrats de protéines de transport
Selon les données in vitro, le céritinib présent en concentration thérapeutique n’inhibe pas les transporteurs d’efflux apical, BCRP, glycoprotéine P ou MRP2, les transporteurs hépatocytaires d’influx OATP1B1 ou OATP1B3, les protéines OAT1 et OAT3 de transport rénal des anions organiques ou les protéines OCT1 ou OCT2 de transport des cations organiques. Par conséquent, la survenue d’interactions médicamenteuses cliniques imputables à l’inhibition par le céritinib de substrats de ces transporteurs est peu probable.
Agents réducteurs de l’acidité gastrique
Sa solubilité dépendant du pH, le céritinib devient de moins en moins soluble à mesure que le pH augmente dans des conditions in vitro. Au cours d’une étude visant à évaluer les interactions médicamenteuses chez des sujets en bonne santé (N = 22), l’administration concomitante d’une dose unique de 750 mg de céritinib à jeun et d’esoméprazole (un inhibiteur de la pompe à protons) à 40 mg par jour pendant 6 jours a fait diminuer l’ASC du céritinib de 76 % (IC à 90 % de 66 % à 83 %) et sa Cmax de 79 % (IC à 90 % de 70 % à 86 %).Cependant, l’administration concomitante d’une dose unique de 750 mg de céritinib à jeun et d’un inhibiteur de la pompe à protons pendant 6 jours à un sous-groupe de patients de l’étude X2101 a semblé avoir moins d’effet sur l’exposition au céritinib que chez les sujets en bonne santé; l’ASC a été réduite de 30 % (IC à 90 % de 0 % à 52 %) et la Cmax, de 25 % (IC à 90 % de 5 % à 41 %), et on n’a pas observé d’effet cliniquement significatif sur l’exposition au céritinib une fois l’état d’équilibre atteint.
Médicaments qui abaissent la fréquence cardiaque
Des cas de bradycardie asymptomatique ont été observés chez des patients qui recevaient ZYKADIA.
Médicaments qui allongent l’intervalle QT
Les médicaments dont l’emploi a été lié à un allongement de l’intervalle QT et/ou à l’apparition de torsades de pointes sont énumérés ci-dessous, mais la liste n’est pas exhaustive. Les classes chimiques ou pharmacologiques sont citées quand certains membres de ces classes, mais pas nécessairement tous, ont été mis en cause dans l’allongement de l’intervalle QT ou QTc et/ou l’apparition de torsades de pointes :
- antiarythmisants de classe IA (p. ex., quinidine, procaïnamide, disopyramide);
- antiarythmisants de classe III (p. ex., amiodarone, sotalol, ibutilide, dronédarone);
- antiarythmisants de classe 1C (p. ex., flécaïnide, propafénone);
- antipsychotiques (p. ex., chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone);
antidépresseurs (p. ex., fluoxétine, citalopram, venlafaxine, antidépresseurs
tricycliques/tétracycliques [amitriptyline, imipramine, maprotiline]);
- opioïdes (p. ex., méthadone);
- antibiotiques de la famille des macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine, tacrolimus);
- quinolones (p. ex., moxifloxacine, lévofloxacine, ciprofloxacine);
- pentamidine;
- antipaludéens (p. ex., quinine, chloroquine);
- antifongiques azolés (p. ex., kétoconazole, fluconazole, voriconazole);
- dompéridone ;
- antagonistes du récepteur de la 5-hydroxytryptamine (5-HT3) (p. ex., ondansétron);
- inhibiteurs de la tyrosine kinase (p. ex., sunitinib, nilotinib, lapatinib, vandétanib);
- trioxyde de diarsenic;
- inhibiteurs de l’histone déacétylase (p. ex., vorinostat);
- agonistes des récepteurs bêta-2-adrénergiques (p. ex., salmétérol, formotérol).
Médicaments agissant sur les électrolytes
Les médicaments pouvant perturber les taux d’électrolytes comprennent les suivants entre autres :
- diurétiques de l’anse, thiazidiques et apparentés;
- laxatifs et lavements;
- amphotéricine B;
- corticostéroïdes à fortes doses.
Ces listes de médicaments pouvant interagir avec ZYKADIA ne sont pas exhaustives.
9.5 Interactions médicament-aliment
ZYKADIA doit être pris avec de la nourriture. La prise d’aliments entraîne une augmentation de la biodisponibilité du céritinib.
Il faut dire au patient d’éviter de consommer du pamplemousse ou du jus de pamplemousse durant le traitement, car ces aliments peuvent inhiber la CYP3A de la paroi intestinale et faire augmenter la biodisponibilité du céritinib.
9.6 Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum) est un inducteur puissant de la CYP3A4. Son administration avec ZYKADIA peut donc se traduire par une intensification de la biotransformation du céritinib, donc par une baisse de la concentration plasmatique du céritinib (voir 9.4 Interactions médicament-médicament).
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le céritinib est un inhibiteur de la kinase ALK très sélectif et puissant. Le céritinib inhibe l’autophosphorylation d’ALK, la phosphorylation par l’intermédiaire d’ALK de la protéine de signalisation STAT3 et la prolifération dépendant d’ALK des cellules cancéreuses tant in vitro qu’in vivo. Pris à la dose thérapeutique, le céritinib inhibe également le récepteur du facteur de croissance 1 analogue à l'insuline (IGF-1), le récepteur de l’insuline et le proto-oncogène ROS1 (c-ros).
Le céritinib s’est révélé efficace contre l’activité kinase des protéines de fusion EML4-ALK et NPM-ALK exprimées par des lignées cellulaires de CPNPC et de lymphome, puisqu’il a inhibé la prolifération cellulaire in vitro et entraîné la régression tumorale chez des souris et des rats porteurs de xénogreffes exprimant les protéines EML-ALK et NPM-ALK.
D’après les résultats d’une étude pharmacodynamique axée sur l’emploi de doses uniques et d’une étude d’efficacité comportant l’emploi de plusieurs doses quotidiennes sur modèles de tumeurs de lymphome et de cancer pulmonaire, la régression tumorale pourrait exiger une réduction allant de 60 à 80 % de l’activité de la voie de signalisation ALK.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
La possibilité que le céritinib entraîne l’allongement de l’intervalle QTc a été évaluée dans le cadre de l’étude X2101, une étude menée en mode ouvert, comportant l’administration de doses croissantes et un volet de prolongation, et visant à évaluer l’innocuité, le comportement pharmacocinétique et l’activité antitumorale de cet agent chez des porteurs avérés de tumeurs exprimant le gène ALK aberrant. La réalisation d’ECG en série après l’administration d’une dose unique et à l’état d’équilibre a permis d’évaluer l’effet du céritinib sur l’intervalle QT de patients recevant ZYKADIA à jeun à raison de 750 mg 1 fois par jour.
Au cours de l’étude X2101, dans le groupe recevant la dose de 750 mg à jeun (n = 223), la variation moyenne des paramètres électrocardiographiques par rapport aux valeurs de départ était comme suit le 22e jour, à l’état d’équilibre et à la fin de l’intervalle posologique : allongement de 13,6 ms de l’intervalle QTc (IC à 90 % de 11,73 à 15,41); baisse de 9,2 bpm de la fréquence cardiaque (IC à 90 % de 10,58 à 7,86); allongement de 3,7 ms de l’intervalle PR (IC à 90 % de 2,37 à 5,10); et allongement de 1,2 ms du complexe QRS (IC à 90 % de 0,45 à 1,96). À l’analyse centralisée des tracés ECG, l’intervalle QTc ne dépassait 500 ms chez aucun membre du groupe recevant la dose de 750 mg à jeun (n = 255). Chez 7 patients (2,8 %), l’intervalle QTc s’était allongé de plus de 60 ms par rapport à sa valeur de départ. Selon les résultats d’une analyse pharmacocinétique et pharmacodynamique, le céritinib causerait un allongement de l’intervalle QTc dépendant de la concentration atteinte.
Dans l’étude A2303, la variation moyenne de l’intervalle QTc par rapport au départ observée le 22e jour, à la fin de l’intervalle posologique, était de 14,9 ms (IC à 90 % de 12,2 ms à 17,6 ms) chez 101 patients ayant reçu le céritinib à jeun à raison de 750 mg 1 fois par jour. D’après les résultats d’une analyse pharmacocinétique et pharmacodynamique ayant porté sur les données de 86 patients de l’étude A2303, la variation de l’allongement de l’intervalle QTc prévue par rapport au départ à la Cmin moyenne à l’état d’équilibre s’établissait à 14,1 ms (IC à 90 % de 10,0 ms à 18,2 ms).
Une analyse des valeurs aberrantes parmi les données électrocardiographiques catégorielles de 115 patients de l’étude A2303 a mis en évidence un nouveau cas d’intervalle QTc > 500 ms chez 1 patient (0,9 %) et des allongements > 60 ms de cet intervalle chez 7 patients (6,1 %). Des cas d’allongement de l’intervalle QT (principalement des cas confirmés par ECG) ont été signalés chez 13 patients (11,3 %).
Dans l’étude A2301, la variation moyenne de l’intervalle QTc par rapport à la valeur initiale observée le 22e jour, à la fin de l’intervalle posologique, a été de 13,5 ms (IC à 90 % de 11,8 à 15,3 ms) chez 182 patients ayant reçu le céritinib à jeun à raison de 750 mg 1 fois par jour. D’après les résultats d’une analyse pharmacocinétique et pharmacodynamique ayant porté sur les données de 167 patients de l’étude A2301, la variation prévue de l’intervalle QTc prévue, par rapport à la valeur initiale, à la Cmin moyenne à l’état d’équilibre a été de 11,7 ms (IC à 90 % de 8,5 à 14,9).
Une analyse des valeurs aberrantes parmi les données électrocardiographiques catégorielles de 189 patients de l’étude A2301 a mis en évidence un nouveau cas d’intervalle QTc > 500 ms chez 5 patients (2,6 %) et des allongements > 60 ms de cet intervalle chez 15 patients (7,9 %). Des cas d’allongement de l’intervalle QT (principalement des cas confirmés par ECG) ont été signalés chez 21 patients (11,1 %).
Selon les résultats d’une analyse pharmacocinétique et pharmacodynamique, le céritinib causerait un allongement de l’intervalle QTc dépendant de la concentration atteinte (voir 4 Posologie et administration, 7 Mises en garde et précautions, 8 Effets indésirables, 9 Interactions médicamenteuses).
10.3 Pharmacocinétique
Tableau 10 – Résumé descriptif des paramètres pharmacocinétiques du céritinib après l’administration à jeun d’une dose unique de 750 mg et de doses quotidiennes multiples de 750 mg
Paramètres, Unités | Cmax | Tmax (h) | t½ (h) | ACClast | CL/F | Vd (L) | |||||||
| (ng/mL) | (ng*hr/mL) | (L/h) | |||||||||||
Escalade de dose* | Moyenne à dose unique | 186 (127) n=10 | 6,02 (3,95-23,8) n=10 | 40,6 (34,7) n=9 | 7870 (127) n=10 | 88,5 N=3 | 4230 | ||||||
| Expansion | Cycle 1, jour 1 | 203 (101) n=208 | 6,00 (1,13-24,0) n=208 | s.o. | 2040 (175) n=208 | s.o. | s.o. | ||||||
| Cycle 2, jour 2 | 1010 (44,8) n=133 | 6,00 (0-22,6) n=133 | s.o. | 8900 (76.1) n=133 | 33,2 (37,1) n=23 | s.o. | |||||||
Abréviations - s.o. = sans objet; n = nombre de patients pour lesquels aucune donnée n’est manquante; ASClast = aire sous la courbe des concentrations plasmatiques en fonction du temps au moment après lequel la concentration du médicament n’est plus quantifiable; Cmax = concentration maximale; CL/F = clairance plasmatique apparente; t1/2 = demi-vie d’élimination; Tmax= temps écoulé avant l’atteinte de la concentration plasmatique maximale *La phase d’escalade de la dose dans le cadre de l’étude comprenait une période préparatoire de 3 jours comportant l’administration d’une dose unique et visant à caractériser les paramètres pharmacocinétiques du céritinib, puis une période d’administration quotidienne par cycles de traitement ininterrompu de 21 jours. Valeur du Tmax : médianes (extrêmes); autres paramètres : moyenne géométrique (% de coefficient de variation). | |||||||||||||
Absorption
Après la prise orale d’une seule dose de céritinib; l’augmentation de l’ASC et de la Cmax est proportionnelle à la dose pour les doses comprises entre 50 et 750 mg administrées à jeun. La biodisponibilité absolue du céritinib n’a pas été établie (voir Tableau 10 ci-dessus.
L’état d’équilibre est atteint au bout d’environ 15 jours de traitement à raison de 750 mg de céritinib pris 1 fois par jour à jeun; la moyenne géométrique du rapport d’accumulation est de 6,2 après 3 semaines. L’exposition générale augmente dans une plus grande mesure que proportionnellement à la dose durant l’administration répétée de doses comprises entre 50 et 750 mg 1 fois par jour à jeun.
Effet des aliments
L’exposition générale au céritinib augmente quand ce médicament est pris avec un repas. Dans le cadre d’une étude portant sur l’effet des aliments et menée chez des sujets sains, la prise d’une dose unique de 500 mg de céritinib avec un repas riche en gras (environ 1000 calories et 58 grammes de lipides) s’est traduite par des augmentations respectives de 73 % et 41 % de l’ASC et de la Cmax normalement observées quand le céritinib est pris à jeun; par ailleurs, des augmentations respectives de 58 % et 43 % de ces paramètres ont été observées après la prise du céritinib avec un repas pauvre en gras (environ 330 calories et 9 grammes de lipides).
Au cours d’une étude d’optimisation de la dose (A2112, ou ASCEND-8) comparant l’administration de ZYKADIA à 450 mg ou à 600 mg par jour avec des aliments (environ de 100 à 500 calories et de 1,5 à 15 grammes de matières grasses) à celle d’une dose de 750 mg par jour à jeun, on n’a pas constaté de différence d’importance clinique entre les groupes recevant les doses de 450 mg (N = 36) et de 750 mg (N = 31) quant à l’exposition générale au céritinib à l’état d’équilibre; seules de faibles hausses de l’ASC (IC à 90 %) – de 4 % (-13 %, 24 %) – et de la Cmax (IC à 90 %) – de 3 % (-14 %, 22 %) – ont été relevées. En revanche, l’ASC (IC à 90 %) et la Cmax (IC à 90 %) observées à l’état d’équilibre suivant l’administration de la dose de 600 mg avec des aliments (N = 30) ont augmenté de 24 % (3 %, 49 %) et de 25 % (4%, 49 %), respectivement, comparativement à ce qu’on a noté avec la dose de 750 mg prise à jeun. La dose maximale recommandée de ZYKADIA est de 450 mg, à prendre par voie orale 1 fois par jour avec des aliments (voir 4 Posologie et administration).
Distribution :
Le céritinib se lie in vitro aux protéines plasmatiques humaines dans une proportion d’environ 97 %, peu importe la concentration du médicament pour les concentrations comprises entre 50 et 10 000 ng/mL. Le céritinib se distribue un peu plus dans les globules rouges que dans le plasma, le rapport moyen entre le sang et le plasma s’établissant à 1,35 in vitro. Les résultats d’études in vitro incitent à penser que le céritinib est un substrat de la glycoprotéine P, mais pas des protéines BCRP de résistance au cancer du sein ou MRP2 de résistance multiple aux médicaments. La perméabilité passive apparente du céritinib in vitro s’est révélée faible.
Chez le rat, le céritinib traverse la barrière hématoencéphalique intacte et le rapport d’exposition entre le cerveau et le sang (ASCinf) se chiffre à environ 15 %. Il n’existe pas de donnée sur le rapport d’exposition entre le cerveau et le sang chez l’humain.
Métabolisme :
D’après les études in vitro, la biotransformation du céritinib est principalement assurée par l’isoenzyme CYP3A.
Après la prise orale à jeun d’une dose unique de 750 mg de céritinib radiomarqué, le principal composé en circulation dans le plasma humain est la molécule mère (82 %). En tout, 11 métabolites ont été trouvés en faible quantité dans le plasma; la contribution moyenne de chaque métabolite à la radioactivité (ASC) est ≤ 2,3 %. Les principales voies de biotransformation cernées chez les sujets sains incluaient la mono-oxygénation, l’O-désalkylation et la N-formylation. La glucuronidation et la déshydrogénation font partie des voies de biotransformation secondaire des produits de biotransformation primaire. L’ajout d’un groupement thiol au céritinib O-désalkylé a également été observé.
D’après les données in vitro, le céritinib présent en concentration thérapeutique pourrait inhiber les isoenzymes CYP3A et CYP2C9. De plus, l’inhibition de la CYP3A s’est révélée liée au temps écoulé.
Élimination
Le comportement pharmacocinétique du céritinib au fil du temps n’est pas linéaire (voir Tableau 10).
Après la prise orale à jeun d’une dose unique de 750 mg de céritinib radiomarqué, 91 % de la dose orale administrée sont récupérés dans les fèces (dont en moyenne 68 % sous forme inchangée) et 1,3 %, dans les urines.
Populations et états pathologiques particuliers
- Effets de l’âge, du sexe et de la race des sujets : D’après les résultats des analyses pharmacocinétiques d’une population, l’âge, le sexe, la race et le poids corporel des sujets n’ont pas d’effet clinique notable sur l’exposition générale au céritinib.
Insuffisance hépatique : Après l’administration à jeun d’une dose unique de 750 mg de
ZYKADIA, la valeur moyenne géométrique de l’exposition générale (ASC0-inf) au céritinib a augmenté de 66 % et l’ASC0-inf du céritinib libre, de 108 % chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh), comparativement à ce que l’on a observé chez les sujets en bonne santé dont la fonction hépatique était intacte (voir 4 Posologie et administration et 7 Mises en garde et précautions, 7.1 Populations particulières). En présence d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh), l’exposition générale au céritinib (exposition totale et fraction libre) était comparable à celle qu’affichaient les sujets en bonne santé.
- Insuffisance rénale : Le comportement pharmacocinétique du céritinib n’a pas été étudié en présence d’insuffisance rénale, car l’élimination rénale du céritinib est faible (1,3 % d’une dose unique prise par voie orale). D’après les résultats d’une analyse pharmacocinétique menée chez 345 patients atteints d’insuffisance rénale légère (ClCr allant de 60 à < 90 mL/min), 82 patients atteints d’insuffisance rénale modérée (ClCr allant de 30 à < 60 mL/min) et 546 patients dont la fonction rénale était normale (ClCr ≥ 90 mL/min), l’exposition au céritinib est comparable en présence d’insuffisance rénale légère ou modérée comme de fonction rénale normale. Les candidats atteints d’insuffisance rénale grave (ClCr < 30 mL/min) ont été exclus des essais cliniques.
11 Conservation, stabilité et mise au rebut
Conserver ZYKADIA (céritinib) à une température ne dépassant pas 30 °C.
Garder ZYKADIA hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Céritinib
Nom chimique : 5-Chloro-2-N-{5-méthyl-4-(pipéridin-4-yl)-2-[(propan-2-sulfonyl) oxy]phényl}-4-N-[2- (propane-2-sulfonyl)phényl]pyrimidine-2,4-diamine
Formule moléculaire et masse moléculaire : C28H36ClN5O3S et 558.14
Structure :
Propriétés physicochimiques :
Description physique : Poudre blanche à blanchâtre ou à jaune pâle ou à brun pâle. Solubilité : Le céritinib se dissout volontiers dans les solutions aqueuses très acides à une température de 25 °C. Sa solubilité diminue de façon marquée à mesure que le pH augmente. Le céritinib est très soluble dans le méthanol.
pH : Le pH de la suspension aqueuse de LDK378 à 1 % est de 6,86.
Constante de dissociation d’un acide (pKa) : Les valeurs pKa pour le céritinib sont de 9,7 et 4,1 Coefficient de partage / Coefficient de distribution : La valeur log P mesurée pour le céritinib dans l’octanol/eau est de 4,6. La valeur log D pour le céritinib dans l’octanol/tampon au pH 6,8 est de 1,69. Point de fusion : Le point de fusion est de 174,0 °C (déterminé par analyse
thermogravimétrique/thermique différentielle [TGA-DTA])
14 Études cliniques
14.1 Études cliniques par indication
CPNPC ALK-positif localement avancé ou métastatique non traité auparavant
Étude de phase III A2301
L’efficacité et l’innocuité de ZYKADIA dans le traitement du CPNPC ALK-positif localement avancé ou métastatique chez les patients porteurs ou non de métastases cérébrales qui n’avaient jamais reçu de traitement anticancéreux à action générale (y compris un inhibiteur de l’ALK), à l’exception d’un traitement néoadjuvant ou adjuvant, ont été évaluées au cours de l’étude A2301 (ASCEND 4), une étude de phase III ouverte, multicentrique et multinationale à répartition aléatoire. 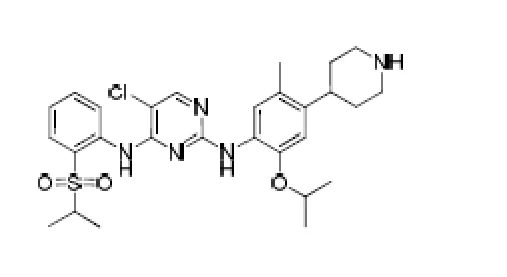
Les patients ayant des métastases symptomatiques touchant le SNC dont l’état neurologique était instable ou qui avaient eu besoin de doses croissantes de corticostéroïdes pour soulager les symptômes du SNC dans les 2 semaines précédant la sélection ont été exclus de l’étude.
Le paramètre d’efficacité principal de cette étude était la survie sans progression (SSP), déterminée à l’insu par un comité d’examen indépendant selon la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors), et la survie globale (SG) en était le principal paramètre secondaire. Les autres paramètres secondaires étaient le taux de réponse globale (TRG) et la durée de la réponse (DR), déterminés par le comité d’examen indépendant et par les investigateurs, de même que les résultats signalés par les patients (RSP).
Le TRG intracrânienne, le taux de maîtrise de la maladie (TMM) dans la région intracrânienne et la DR intracrânienne déterminés par un neuroradiologue du comité d’examen indépendant selon la version 1.1 des critères RECIST modifiés (jusqu’à 5 lésions cérébrales) ont servi à évaluer l’activité antitumorale dans le cerveau.
Les patients avaient la permission de poursuivre le traitement à l’étude qui leur avait été attribué malgré une reprise initiale de la progression de leur maladie, si l’investigateur était d’avis qu’ils continuaient à retirer des bienfaits cliniques du traitement. Les patients qui avaient été affectés au groupe chimiothérapie lors de la répartition aléatoire pouvaient passer au traitement par le céritinib en cas de progression de la maladie définie selon les critères RECIST par le comité d’examen indépendant.
Au total, 376 patients ont été affectés au hasard, dans un rapport 1:1 (avec stratification par indice fonctionnel de l’Organisation mondiale de la Santé [OMS], par chimiothérapie adjuvante ou néoadjuvante antérieure et par la présence ou l’absence de métastases cérébrales au moment de la sélection) à un traitement par le céritinib (750 mg par jour, à jeun) ou à une chimiothérapie (choisie par l’investigateur – pemetrexed [500 mg/m2] plus cisplatine [75 mg/m2] ou carboplatine [ASC de 5-6], administrés tous les 21 jours pendant 4 cycles. Les patients sans maladie évolutive à la fin des 4 cycles de chimiothérapie (induction) ont ensuite reçu le pemetrexed (500 mg/m2) en monothérapie d’entretien tous les 21 jours. Après la répartition aléatoire, le groupe céritinib comptait 189 patients et le groupe chimiothérapie, 187 patients.
Les caractéristiques initiales de la maladie étaient équilibrées entre les deux groupes de traitement, comme le montre le Tableau 11.
Tableau 11 – Données démographiques et caractéristiques de la maladie – étude A2301
| Caractéristiques | Céritinib 750 mg à jeun N = 189 n (%) | Chimiothérapie N = 187 n (%) |
Sexe, n (%) Masculin Féminin | 87 (46,0) 102 (54,0) | 73 (39,0) 114 (61,0) |
| Caractéristiques | Céritinib 750 mg à jeun N = 189 n (%) | Chimiothérapie N = 187 n (%) |
Âge (ans), n (%) Médiane (min.-max.) < 65 ≥ 65 | 55,0 (22-81) 143 (75,7) 46 (24,3) | 54,0 (22-80) 152 (81,3) 35 (18,7) |
Race, n (%) Blanche Noire Asiatique Amérindienne Autre | 104 (55,0) 3 (1,6) 76 (40,2) 3 (1,6) 3 (1,6) | 98 (52,4) 3 (1,6) 82 (43,9) 2 (1,1) 2 (1,1) |
Indice fonctionnel OMS/ECOG au début, n (%) 0 1 2 Manquant | 69 (36,5) 107 (56,6) 13 (6,9) 0 | 70 (37,4) 105 (56,1) 11 (5,9) 1 (0,5) |
Antécédents de tabagisme, n (%) Patient n’ayant jamais fumé Ancien fumeur Fumeur actuel | 108 (57,1) 66 (34,9) 15 (7,9) | 122 (65,2) 50 (26,7) 15 (8,0) |
Stade du cancer, n (%) Localement avancé Métastatique | 9 (4,8) 180 (95,2) | 5 (2,7) 182 (97,3) |
Classification histologique, n (%) Adénocarcinome Carcinome adénosquameux Carcinome à grandes cellules Carcinome indifférencié Autre | 180 (95,2) 2 (1,1) 3 (1,6) 1 (0,5) 3 (1,6) | 183 (97,9) 2 (1,1) 1 (0,5) 0 1 (0,5) |
Métastases cérébrales, n (%) Oui Non | 59 (31,2) 130 (68,8) | 62 (33,2) 125 (66,8) |
La durée médiane du suivi a été de 19,7 mois (de la répartition aléatoire à la date limite de collecte des données) à l’analyse primaire.
L’étude a atteint son objectif principal, puisqu’une amélioration statistiquement significative et cliniquement importante de la SSP déterminée par le comité d’examen indépendant a été démontrée et qu’une réduction du risque estimée à 45 % a été observée dans le groupe céritinib, comparativement au groupe chimiothérapie (rapport des risques instantanés [RRI] = 0,55; IC à 95 % de 0,42 à 0,73, p < 0,001). La SSP médiane a été de 16,6 mois (IC à 95 % de 12,6 à 27,2) et de 8,1 mois (IC à 95 % de 5,8 à 11,1) dans les groupes céritinib et chimiothérapie, respectivement (voir le Tableau 11 et la Figure 1).
Les résultats relatifs à la SSP ont en général été constants d’une évaluation à l’autre effectuée par l’investigateur de même que dans les sous-groupes définis selon l’âge, le sexe, la race, le statut tabagique, l’indice fonctionnel ECOG et les manifestations de la maladie.
Lors de l’analyse finale de la SG, 113 (59,8 %) patients étaient décédés dans le groupe céritinib et 122 (65,2 %) dans le groupe chimiothérapie. La SG médiane était de 62,9 mois (IC à 95 % : 44,2, 77,6) et de 40,7 mois (IC à 95 % : 28,5, 54,5) dans le groupe céritinib et le groupe chimiothérapie, respectivement. Il y a eu une réduction statistiquement significative de 24 % du risque de décès dans le groupe céritinib comparativement à celui de chimiothérapie (RRI : 0,76; IC à 95 % : 0,59, 0,99; p=0,020). Le taux de croisement a été élevé, 61,5 % des patients du groupe chimiothérapie passant au traitement par le céritinib. De plus, les patients des deux groupes ont reçu des traitements antinéoplasiques de deuxième intention, incluant d’autres inhibiteurs de l’ALK.
Les principales données sur l’efficacité issues de l’étude A2301 sont résumées au Tableau 12, et la courbe de Kaplan-Meier pour la SSP est illustrée à la Figure 1.
Tableau 12 – Étude A2301 : résultats relatifs à l’efficacité obtenus chez les patients atteints d’un CPNPC ALK-positif localement avancé ou métastatique non traité auparavant (à l’analyse primaire)
Céritinib (N = 189) | Chimiothérapie (N = 187) | |
| Survie sans progression (d’après l’évaluation du comité d’examen indépendant) | ||
| Nombre d’événements, n (%) | 89 (47,1) | 113 (60,4) |
| Médiane, moisc (IC à 95 %) | 16,6 (12,6-27,2) | 8,1 (5,8-11,1) |
| RRI (IC à 95 %)a | 0,55 (0,42-0,73) | |
| Valeur pb | < 0,001 | |
| Réponse tumorale (d’après l’évaluation du comité d’examen indépendant) | ||
| Taux de réponse objective (IC à 95 %) | 72,5 % (65,5-78,7) | 26,7 % (20,5-33,7) |
| Durée de la réponse (d’après l’évaluation du comité d’examen indépendant) | ||
| Nombre de patients ayant répondu au traitement | 137 | 50 |
| Médiane, moisc (IC à 95 %) | 23,9 (16,6-NE) | 11,1 (7,8-16,4) |
| Taux de survie sans événement après 18 moisc, % (IC à 95 %) | 59,0 (49,3-67,4) | 30,4 (14,1-48,6) |
IC : intervalle de confiance; NE : non estimable; RRI : rapport des risques instantanés a D’après une analyse de régression à risques proportionnels de Cox stratifiée. b D’après un test de Mantel-Haenszel stratifié. c Estimation à partir de la méthode de Kaplan-Meier. | ||
Figure 1. Étude A2301 : courbe de la survie sans progression évaluée par le comité d’examen indépendant établie selon la méthode de Kaplan-Meier (ensemble d’analyse complet) (à l’analyse primaire)
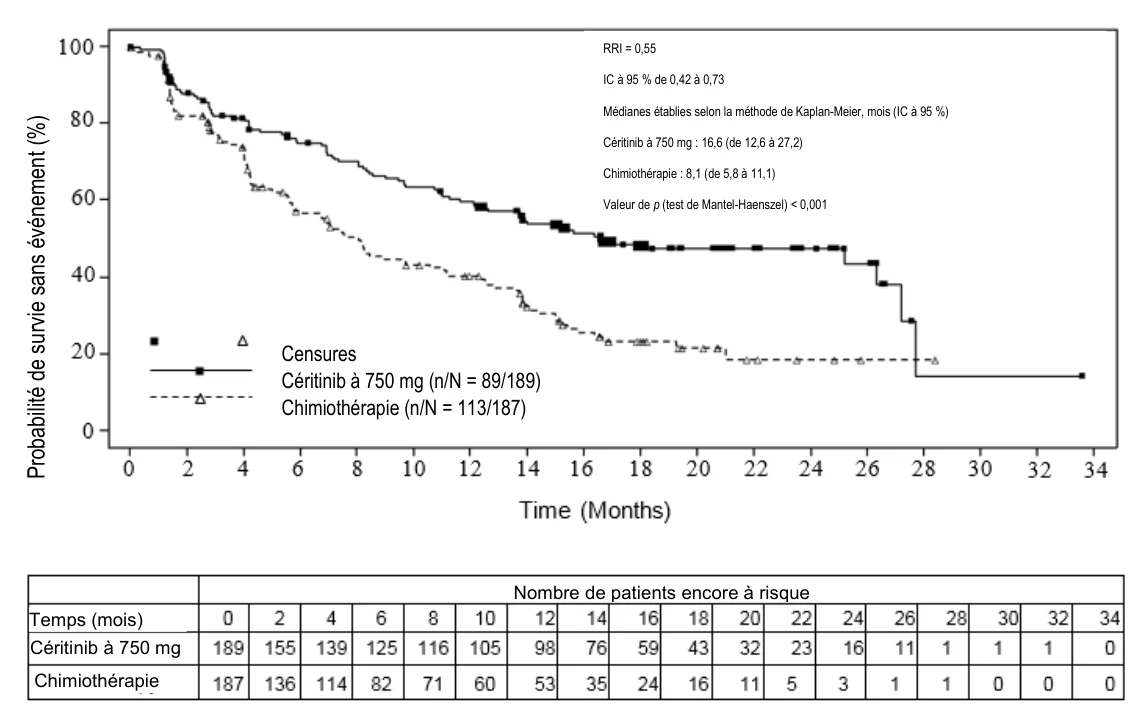
Selon les analyses des résultats signalés par les patients, le temps écoulé avant une détérioration due à des symptômes spécifiques du cancer du poumon (paramètre composite regroupant la toux, la douleur et la dyspnée, basé sur le questionnaire LCSS [Lung Cancer Symptom Score]) a été plus long dans le groupe céritinib que dans le groupe chimiothérapie (RRI = 0,61; IC à 95 % de 0,41 à 0,90). Les patients du groupe céritinib (750 mg par jour, à jeun) ont signalé des épisodes de diarrhée plus intense (différence entre les groupes céritinib et chimiothérapie pour la variation du score de diarrhée [moyenne des moindres carrés] par rapport à la valeur initiale : 22,1; IC à 95 % de 19,5 à 24,7, basée sur le questionnaire QLQ-C30 de l’EORTC [Questionnaire à 30 éléments sur la qualité de vie en lien avec la santé globale de l’Organisation européenne pour la recherche et le traitement du cancer]). Ces résultats signalés par les patients doivent être interprétés avec prudence, car les patients savaient à quel traitement ils avaient été affectés.
Dans l’étude A2301, des métastases cérébrales mesurables ont été notées au début et à au moins une évaluation radiologique subséquente du cerveau chez 44 des 121 patients (22 dans le groupe céritinib et 22 dans le groupe chimiothérapie). Le TRG intracrânienne basé sur l’évaluation du comité d’examen indépendant a été de 72,7 % (IC à 95 % de 49,8 à 89,3) et de 27,3 % (IC à 95 % de 10,7 à 50,2) dans les groupes céritinib et chimiothérapie, respectivement. Dans ce sous-groupe ayant des métastases cérébrales mesurables au début et à au moins une évaluation subséquente, 59,1 % (13/22) des patients traités par le céritinib et 81,8 % (18/22) des patients recevant la chimiothérapie n’avaient pas d’antécédents de radiothérapie dirigée vers le cerveau. Les résultats relatifs à la SSP en présence et en l’absence de métastases du SNC (mesurables ou non) au départ, d’après l’évaluation du comité d’examen indépendant, sont résumés au Tableau 13.
RRI = 0,55
IC à 95 % de 0,42 à 0,73
Médianes établies selon la méthode de Kaplan-Meier, mois (IC à 95 %)
Céritinib à 750 mg : 16,6 (de 12,6 à 27,2)
Chimiothérapie : 8,1 (de 5,8 à 11,1)
Valeur de p (test de Mantel-Haenszel) < 0,001
Censures
Céritinib à 750 mg (n/N = 89/189)
Chimiothérapie (n/N = 113/187)
Nombre de patients encore à risque
Temps (mois)
Céritinib à 750 mg
Chimiothérapie
Probabi
l
i
té de s
u
rv
i
e s
ans
év
éneme
n
t (%
)
Tableau 13 – Étude A2301 : SSP en présence et en l’absence de métastases cérébrales, d’après l’évaluation du comité d’examen indépendant (à l’analyse primaire)
| Comité d’examen indépendant | ||
| Céritinib | Chimiothérapie | |
| Présence de métastases cérébrales | N = 59 | N = 62 |
| Survie sans progression | ||
| Médiane, mois (IC à 95 %) | 10,7 (8,1-16,4) | 6,7 (4,1-10,6) |
| RRI (IC à 95 %) | 0,70 (0,44-1,12) | |
| Absence de métastases cérébrales | N = 130 | N = 125 |
| Survie sans progression | ||
| Médiane, mois (IC à 95 %) | 26,3 (15,4-27,7) | 8,3 (6,0-13,7) |
| RRI (IC à 95 %) | 0,48 (0,33-0,69) | |
CPNPC ALK-positif localement avancé ou métastatique déjà traité
Étude de phase I X2101
L’emploi de ZYKADIA (céritinib) dans le traitement du CPNPC ALK-positif a été évalué dans le cadre d’une étude multicentrique menée en mode ouvert (X2101) comportant une période d’administration de doses croissantes et un volet de prolongation durant lequel les patients ont reçu une dose de 750 mg à jeun. Tous les patients admis à l’étude menée aux fins d’homologation étaient atteints de tumeurs localement avancées ou métastatiques qui avaient continué d’évoluer malgré le traitement standard et avaient déjà fait l’objet de la recherche de réarrangements d’ALK. Les porteurs de métastases cérébrales maîtrisées ou asymptomatiques étaient admissibles à l’étude, de même que ceux qui avaient déjà reçu des inhibiteurs d’ALK auparavant. En tout, 290 des 304 patients admis étaient atteints de CPNPC ALK-positif. À la date limite de l’analyse des données, 246 des participants atteints de CPNPC ALK-positif recevaient ZYKADIA à la dose de 750 mg 1 fois par jour à jeun; 163 de ces patients avaient déjà reçu du crizotinib dans le passé (jeu complet de données).
L’expression d’ALK aberrant a été confirmée chez 162 (99,4 %) des 163 patients qui avaient déjà reçu des inhibiteurs d’ALK auparavant (du crizotinib dans tous les cas); selon les rapports d’analyse, la confirmation a été obtenue par méthode FISH dans 157 cas (96,3 %), par RT-PCR chez 3 patients (1,8 %), par analyse immunohistochimique dans 1 cas (0,6 %) et par une autre technique dans le dernier cas (0,6 %).
Chez les patients qui avaient reçu ZYKADIA à jeun à la dose de 750 mg, l’évaluation principale a reposé sur le taux de réponse globale (TRG) et la durée de la réponse (DR), établis par l’investigateur au moyen de la version 1.0 des critères RECIST d’évaluation de la réponse des tumeurs solides. Un comité d’examen indépendant centralisé (Blinded Independent Review Committee (BIRC)) des traitements a également évalué le TRG et la DR à partir des mêmes critères. Les caractéristiques des participants et de la maladie sont résumées au Tableau 14.
Tableau 14 – Données démographiques et caractéristiques de la maladie – étude X2101
| Caractéristiques | Patients atteints de CPNPC recevant 750 mg/jour de ZYKADIA à jeun N = 163 |
Sexe, n (%) Masculin Féminin | 75 (46) 88 (54) |
Âge (ans), n (%) Médiane (min.-max.) < 65 ans ≥ 65 ans | 52 (24 -0) 141 (86,5) 22 (13,5) |
Race, n (%) Blanche Noire Asiatique Autochtone Autre | 108 (66,3) 4 (2,5) 47 (28,8) 1 (0,6) 3 (1,8) |
Indice fonctionnel OMS/ECOG au début, n (%) 0 1 2 3 | 38 (23,3) 104 (63,8) 20 (12,3) 1 (0,6) |
Antécédents de tabagisme, n (%) N’a jamais fumé Ancien fumeur Fumeur actuel | 109 (66,9) 49 (30,1) 5 (3,1) |
Stade du cancer, n (%) Localement avancé Métastatique Données manquantes | 3 (1,8) 157 (96,3) 3 (1,8) |
Classification histologique, n (%) Adénocarcinome Carcinome à grandes cellules Carcinome squameux Carcinome adénosquameux Autre | 152 (93,3) 2 (1,2) 3 (1,8) 2 (1,2) 2 (1,2) |
| Données manquantes | 2 (1,2) |
Nombre de traitements anticancéreux antérieurs, n (%) 1 2 3 > 3 | 26 (16,0) 45 (27,6) 35 (21,5) 57 (35,0) |
Au moins 4 semaines après la première évaluation, l’investigateur et le comité d’examen indépendant ont respectivement confirmé l’obtention d’une réponse tumorale chez 89 (54,6 %; IC à 95 % de 46,6 à 62,4) et 71 (43,6 %; IC à 95 % de 35,8 à 51,5) des 163 patients atteints de CPNPC ALK-positif qui recevaient le céritinib à une dose de 750 mg prise à jeun (Tableau 15). L’investigateur et le comité d’examen indépendant ont tous deux évalué le temps médian écoulé avant la première réponse tumorale objective (réponse complète [RC] ou partielle [RP]) à 6,1 semaines. Chez les patients qui ont répondu au traitement, l’investigateur et le comité d’examen indépendant ont évalué la DR médiane à 7,4 mois (IC à 95 % de 5,4 à 10,1) et 7,1 mois (IC à 95 % de 5,6 à non évaluable), respectivement.
Tableau 15 – Étude portant sur le CPNPC ALK-positif localement avancé ou métastatique (étude X2101) : efficacité de la dose de 750 mg de céritinib prise à jeun chez les sujets ayant reçu du crizotinib par le passé (ensemble d’analyse complet)
| Paramètre d’efficacité | Selon l’investigateur | Selon le comité d’examen indépendant |
| (N = 163) | (N = 163) | |
| Taux de réponse globale (RC+RP)a, % (IC à 95 %) | 54,6 % (46,6 à 62,4) | 43,6 % (35,8 à 51,5) |
| RC (%) | 1,2 % | 2,5 % |
| RP (%) | 53,4 % | 41,1 % |
| Durée de la réponse, médiane (IC à 95 %) | 7,4 mois (5,4 à 10,1) | 7,1 mois (5,6, NEb) |
a RC (réponse complète) et RP (réponse partielle) confirmées Évaluation du taux de réponse globale et de la durée de la réponse fondée sur les critères RECIST, v. 1.0 b NE = non estimable | ||
On a recueilli des données sur la taille des tumeurs chez 151 des 163 des patients dont les tumeurs étaient mesurables au début de l’étude et dont la mesure avait été validée au moins une fois par la suite, et dont on connaissait la réponse tumorale pour l’ensemble des lésions ou les lésions cibles. Comme l’indique le diagramme en cascade de la diminution maximale de la somme des diamètres maximaux des tumeurs observée depuis le début de l’étude, le fardeau tumoral a diminué chez la majorité des patients qui recevaient ZYKADIA (Figure 2).
Figure 2. Meilleure variation des lésions cibles par patient atteint de CPNPC ALK-positif (en pourcentage, par rapport à l’état initial) dans le cadre de l’étude X2101, d’après les évaluations de l’investigateur
Étude de phase III A2303
L’efficacité et l’innocuité de ZYKADIA dans le traitement du CPNPC ALK-positif localement avancé ou métastatique a été établie chez des adultes porteurs ou non de métastases cérébrales qui avaient déjà suivi un traitement par le crizotinib, dans le cadre de l’étude A2303 (ASCEND 5), une étude de phase III ouverte, multinationale, multicentrique et à répartition aléatoire visant à comparer ZYKADIA à la chimiothérapie standard (pemetrexed/docétaxel).
Le paramètre d’efficacité principal de cette étude était la survie sans progression (SSP), déterminée à l’insu par un comité d’examen indépendant selon la version 1.1 des critères RECIST (Response Evaluation Criteria in Solid Tumors), et la survie globale (SG) en était le principal paramètre secondaire. Les autres paramètres secondaires de l’étude étaient le TRG, la DR, le taux de maîtrise de la maladie (TMM), le temps écoulé avant l’obtention d’une réponse déterminé par le comité d’examen indépendant et par l’investigateur, la SSP évaluée par l’investigateur et les résultats signalés par les patients (RSP), à savoir les symptômes liés à la maladie, les capacités fonctionnelles et la qualité de vie liée à la santé. 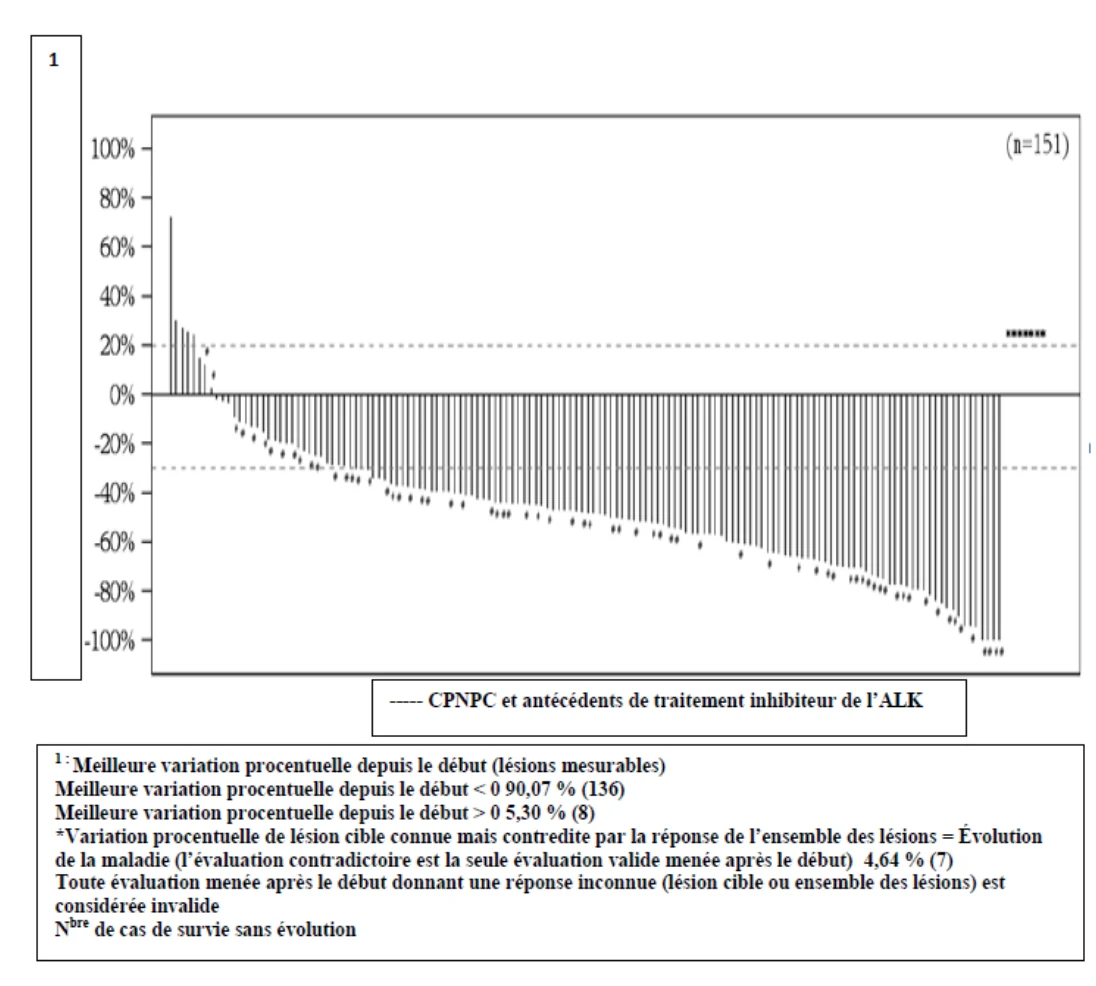
Le TRG intracrânienne, le TMM dans la région intracrânienne et la DR intracrânienne déterminés par un neuroradiologue du comité d’examen indépendant selon la version 1.1 des critères RECIST modifiés (jusqu’à 5 lésions cérébrales) ont servi à évaluer l’activité antitumorale dans le cerveau.
Les patients avaient la permission de poursuivre le traitement à l’étude qui leur avait été attribué malgré une reprise initiale de la progression de leur maladie, si l’investigateur était d’avis qu’ils continuaient à retirer des bienfaits cliniques du traitement. Les patients qui avaient été affectés au groupe chimiothérapie lors de la répartition aléatoire pouvaient passer au traitement par le céritinib en cas de reprise de la progression de leur maladie, définie par les critères RECIST, confirmée par le comité d’examen indépendant.
En tout, 231 patients atteints d’un CPNPC ALK-positif avancé qui avaient déjà suivi un traitement par le crizotinib et une chimiothérapie (un ou deux protocoles différents, y compris un doublet à base de sel de platine) ont été pris en compte dans l’analyse. Plus précisément, 115 de ces patients avaient été affectés au groupe céritinib lors de la répartition aléatoire, et les 116 autres, au groupe chimiothérapie (pemetrexed ou docétaxel). Dans le groupe chimiothérapie, 73 patients ont reçu du docétaxel, et 40 patients ont reçu du pemetrexed. Les 115 patients du groupe céritinib ont tous reçu le médicament à jeun à raison de 750 mg 1 fois par jour.
Les patients des deux groupes de traitement présentaient des caractéristiques démographiques similaires au départ, comme l’illustre le Tableau 16.
Tableau 16 – Données démographiques et caractéristiques de la maladie – étude A2303
| Caractéristiques | Céritinib à 750 mg à jeun N = 115 n (%) | Chimiothérapie N = 116 n (%) |
Sexe, n (%) Masculin Féminin | 47 (40,9) 68 (59,1) | 55 (47,4) 61 (52,6) |
Âge (ans), n (%) Médiane (min.-max.) < 65 ans ≥ 65 ans | 54,0 (30-77) 89 (77,4) 26 (22,6) | 54,0 (28-84) 89 (76,7) 27 (23,3) |
Race, n (%) Blanche Noire Asiatique Inconnue Autre | 81 (70,4) 0 30 (26,1) 2 (1,7) 2 (1,7) | 68 (58,6) 1 (0,9) 38 (32,8) 5 (4,3) 4 (3,4) |
Indice fonctionnel OMS/ECOG au début, n (%) 0 1 2 | 56 (48,7) 50 (43,5) 9 (7,8) | 51 (44,0) 60 (51,7) 5 (4,3) |
Antécédents de tabagisme, n (%) N’a jamais fumé Ancien fumeur Fumeur actuel Données manquantes | 71 (61,7) 39 (33,9) 4 (3,5) 1 (0,9) | 61 (52,6) 51 (44,0) 1 (0,9) 3 (2,6) |
Stade du cancer, n (%) Localement avancé Métastatique | 1 (0,9) 114 (99,1) | 1 (0,9) 115 (99,1) |
Classification histologique, n (%) Adénocarcinome Carcinome squameux Carcinome indifférencié Autre | 111 (96,5) 0 3 (2,6) 1 (0,9) | 113 (97,4) 2 (1,7) 1 (0,9) 0 |
Présence de métastases cérébrales, n (%) Oui Non | 65 (56,5) 50 (43,5) | 69 (59,5) 47 (40,5) |
Tous les patients avaient déjà suivi un traitement par le crizotinib, et il s’agissait pour 198 d’entre eux (81,8 % en tout; 81,7 % des patients sous céritinib et 81,9 % des patients du groupe chimiothérapie) de leur plus récent traitement. Tous les patients, à une exception près, avaient également déjà reçu une chimiothérapie (y compris un doublet à base de sels de platine) alors que leur traitement en était à un stade avancé. Plus précisément, 11,3 % des patients du groupe céritinib et 12,1 % des patients du groupe chimiothérapie avaient déjà suivi deux protocoles de chimiothérapie pour leur cancer avancé.
La durée médiane du suivi a été de 16,5 mois (laps de temps écoulé entre la répartition aléatoire et la date limite de collecte des données) à l’analyse primaire.
L’étude a atteint son objectif principal, puisqu’une amélioration statistiquement significative et cliniquement importante de la SSP déterminée par le comité d’examen indépendant a été démontrée et qu’une réduction du risque estimée à 51 % a été observée dans le groupe céritinib, comparativement au groupe chimiothérapie (rapport des risques instantanés [RRI] = 0,49; IC à 95 % de 0,36 à 0,67). La SSP médiane s’est établie à 5,4 mois (IC à 95 % de 4,1 mois à 6,9 mois) dans le groupe céritinib et à 1,6 mois (IC à 95 % de 1,4 mois à 2,8 mois) dans le groupe chimiothérapie (voir le Tableau 17 et la Figure 3).
Les bienfaits procurés par le céritinib en matière de SSP sont demeurés constants dans l’ensemble de divers sous-groupes définis en fonction de l’âge, du sexe, de la race, du statut tabagique, de l’indice fonctionnel ECOG, de la présence de métastases cérébrales ou de la réponse antérieure au traitement par le crizotinib.
Ces bienfaits ont été confirmés par les résultats de l’analyse du TRG et du TMM. Le céritinib a entraîné une réponse durable et il a significativement amélioré le TRG évalué par le comité d’examen indépendant comparativement à la chimiothérapie (voir Tableau 17).
À l’analyse primaire, les données relatives à la SG étaient insuffisantes : il n’y avait eu que 48 manifestations (41,7 %) dans le groupe céritinib et 50 manifestations (43,1 %) dans le groupe chimiothérapie, ce qui correspond à environ 50 % du nombre de manifestations nécessaires pour l’évaluation finale de la SG. Lors de l’analyse finale de la SG, avec une durée de suivi médiane de 110 mois, 102 (88,7 %) patients étaient décédés dans le groupe céritinib et 88 (75,9 %) dans le groupe chimiothérapie. La SG médiane était de 17,7 mois (IC à 95 % : 14,2, 23,7) et de 20,1 mois (IC à 95 % : 11,9, 31,2) dans le groupe céritinib et le groupe chimiothérapie, respectivement. Il n’y a eu aucune différence statistiquement significative de la SG entre les deux groupes de traitement (RRI : 1,29; IC à 95 % : 0,96, 1,72; p=0,955). Le taux de croisement précoce a été élevé, 88 (61,5 %) des patients du groupe chimiothérapie passant au traitement par le céritinib. De plus, les patients des deux groupes ont reçu des traitements antinéoplasiques de deuxième intention, incluant d’autres inhibiteurs de l’ALK. Dans l’ensemble, les résultats associés à la SG sont difficiles à interpréter.
Les principales données relatives à l’efficacité obtenues lors de l’étude A2303 sont résumées dans le Tableau 17, et la courbe de la SSP correspondante établie selon la méthode de Kaplan-Meier est illustrée à la Figure 3.
Tableau 17 – Étude A2303 : résultats relatifs à l’efficacité obtenus par les patients atteints d’un CPNPC ALK-positif localement avancé ou métastatique qui avaient déjà été traités (à l’analyse primaire)
Céritinib (N = 115) | Chimiothérapie (N = 116) | |
| Survie sans progression (d’après l’évaluation du comité d’examen indépendant) | ||
| Nbre de manifestations, n (%) | 83 (72,2 %) | 89 (76,7 %) |
| Médiane, mois (IC à 95 %) | 5,4 (4,1-6,9) | 1,6 (1,4-2,8) |
| RRI (IC à 95 %)a | 0,49 (0,36-0,67) | |
| Valeur de pb | < 0,001 | |
| Réponse tumorale (d’après l’évaluation du comité d’examen indépendant) | ||
| Taux de réponse objective (IC à 95 %) | 39,1 % (30,2-48,7) | 6,9 % (3,0-13,1) |
| Durée de la réponse | ||
| Nbre de patients ayant répondu au traitement | 45 | 8 |
| Médiane, moisc (IC à 95 %) | 6,9 (5,4-8,9) | 8,3 (3,5-NE) |
| Estimation de la probabilité de survie sans événement après 9 moisc (IC à 95 %) | 31,5 % (16,7 %- 47,3 %) | 45,7 % (6,9 %-79,5 %) |
IC : intervalle de confiance; NE : non estimable; RRI : rapport des risques instantanés a D’après une analyse de régression à risques proportionnels de Cox stratifiée b D’après un test de Mantel-Haenszel stratifié c Établie selon la méthode de Kaplan-Meier | ||
Figure 3. Étude A2303 : courbe de la survie sans progression évaluée par le comité d’examen indépendant établie selon la méthode de Kaplan-Meier (ensemble d’analyse complet, à l’analyse primaire)
| Nbre de patients encore à risque | |||||||||||||||
| Temps (mois) | 0 | 2 | 4 | 6 | 8 | 10 | 12 | 14 | 16 | 18 | 20 | 22 | 24 | ||
| LDK378 750 mg | 115 | 87 | 68 | 40 | 31 | 18 | 12 | 9 | 4 | 3 | 2 | 1 | 0 | ||
| Chimiothérapie | 116 | 45 | 26 | 12 | 9 | 6 | 2 | 2 | 2 | 0 | 0 | 0 | 0 | ||
Au moins 75 % des patients des groupes céritinib et chimiothérapie ont rempli tous les questionnaires ayant permis de recueillir les RSP lors de la plupart des évaluations ponctuelles prévues dans le cadre de l’étude.
Les patients sous ZYKADIA ont fait état d’une atténuation significative de la majorité des symptômes spécifiques du cancer du poumon (scores aux questionnaires LCSS et QLQ-LC13), comparativement aux patients du groupe chimiothérapie. Le temps écoulé avant une détérioration de l’état du patient s’est significativement prolongé dans le cas de la toux, de la douleur et de la dyspnée lorsque les sous-échelles des questionnaires LCSS et QLQ-LC13 relatives à ces symptômes ont été prises en compte séparément (valeur de p < 0,05) et lorsqu’elles ont été prises ensemble, ce qui a permis de calculer un score composite (valeur de p < 0,001). Plus précisément, le temps médian écoulé avant une détérioration définitive de l’état du patient dans le cas du paramètre composite regroupant la douleur, la toux et la dyspnée évalué au moyen du questionnaire LCSS était de 18 mois (IC à 95 % de 13,4 mois à NE) dans le groupe céritinib et de 4,4 mois (IC à 95 % de 1,6 mois à 8,6 mois) dans le groupe chimiothérapie. Le temps médian écoulé avant une détérioration définitive de l’état du patient dans le cas de ce même paramètre 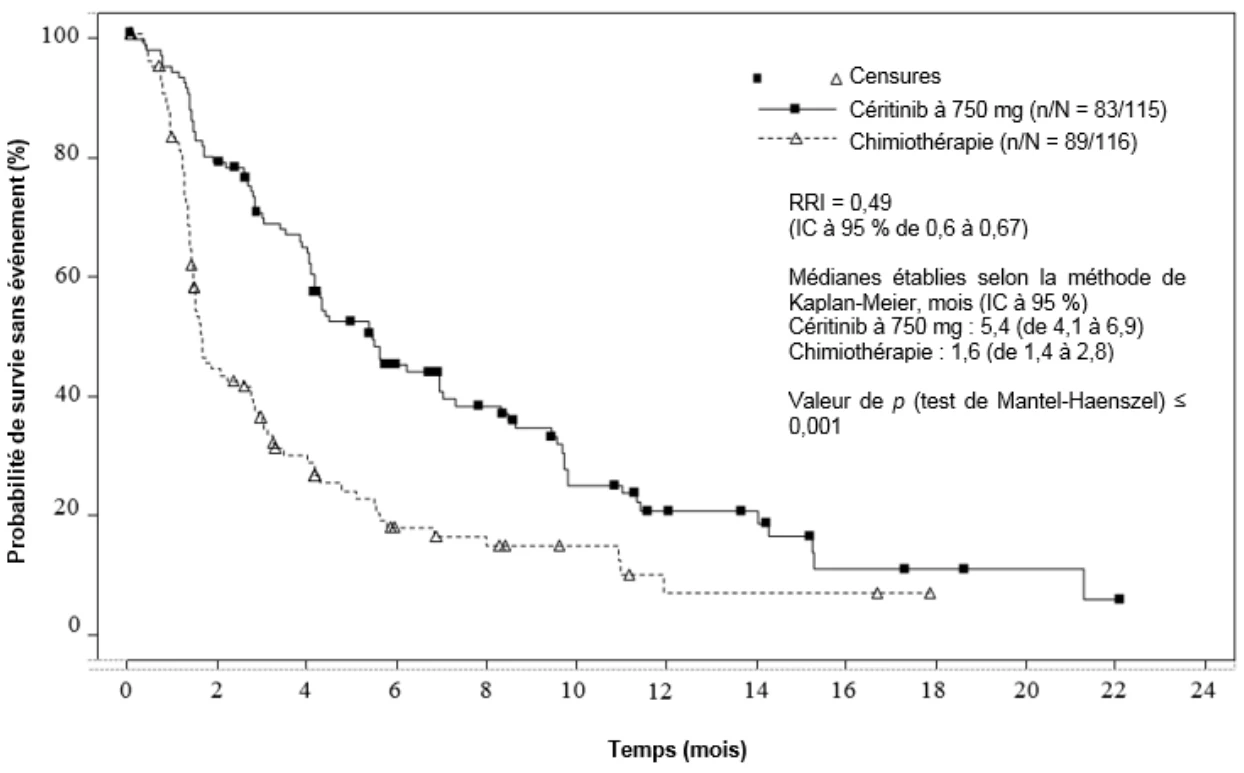
| Céritinib à 750 mg |
évalué au moyen du questionnaire QLQ-LC13 était de 11,1 mois (IC à 95 % de 7,1 mois à 14,2 mois) dans le groupe céritinib et de 2,1 mois (IC à 95 % de 1,0 mois à 5,6 mois) dans le groupe chimiothérapie.
Les résultats signalés au moyen du questionnaire EQ-5D ont mis en évidence une amélioration significative de l’état de santé général des patients sous ZYKADIA comparativement aux patients du groupe chimiothérapie.
En tout, 133 patients de l’étude A2303, qui étaient porteurs de métastases cérébrales au départ (66 patients du groupe céritinib et 67 patients du groupe chimiothérapie) ont fait l’objet des évaluations de la réponse intracrânienne effectuées par un neuroradiologue du comité d’examen indépendant. Parmi les patients dont les lésions cérébrales étaient mesurables au départ et qui avaient fait l’objet d’au moins une évaluation après l’évaluation initiale, ceux qui ont reçu le céritinib ont obtenu un TRG intracrânienne plus élevé (35,3 %; IC à 95 de 14,2 % à 61,7 %) que celui obtenu par ceux qui ont reçu une chimiothérapie (5,0 %; IC à 95 % de 0,1 % à 24,9 %).
La SSP médiane évaluée par le comité d’examen indépendant et par l’investigateur au moyen de la version 1.1 des critères RECIST était plus longue au sein des sous-groupes de patients porteurs de métastases et de patients exempts de métastases qui ont reçu le céritinib qu’au sein des deux sous-groupes correspondants ayant reçu une chimiothérapie (d’après l’étendue du cancer selon les fiches d’observations des patients, voir Tableau 18).
Tableau 18 – Étude A2303 : SSP en présence et en l’absence de métastases cérébrales (à l’analyse primaire)
| Comité d’examen indépendant | Investigateur | |||
| Céritinib | Chimiothérapie | Céritinib | Chimiothérapie | |
| Présence de métastases cérébrales | N = 65 | N = 69 | N = 65 | N = 69 |
| Survie sans progression | ||||
| Médiane, mois (IC à 95 %) | 4,4 (3,4-6,2) | 1,5 (1,3-1,8) | 5,4 (3,9-7,0) | 1,5 (1,3-2,1) |
| RRI (IC à 95 %) | 0,54 (0,36-0,80) | 0,45 (0,31-0,66) | ||
| Absence de métastases cérébrales | N = 50 | N = 47 | N = 50 | N = 47 |
| Survie sans progression | ||||
| Médiane, mois (IC à 95 %) | 8,3 (4,1-14,0) | 2,8 (1,4-4,1) | 8,3 (5,6-13,4) | 2,6 (1,4-4,2) |
| RRI (IC à 95 %) | 0,41 (0,24-0,69) | 0,32 (0,19-0,54) | ||
Étude d’optimisation de la dose (A2112, ou ASCEND-8)
Le comportement pharmacocinétique, l’innocuité et l’efficacité de ZYKADIA à la dose de 450 mg prise avec des aliments ont été évalués lors de l’étude d’optimisation de la dose (A2112, ou ASCEND-8). L’un des principaux paramètres d’efficacité secondaires était le taux de réponse globale (TRG) déterminé à l’insu par un comité d’examen indépendant selon la version 1.1 des critères RECIST. Le TRG dans les cas de CPNPC ALK-positif non traité auparavant associé à l’administration de ZYKADIA à la dose de 450 mg prise 1 fois par jour avec des aliments (N=73) rejoignait celui observé à la dose de 750 mg prise 1 fois par jour à jeun (N=74), soit 78,1 % (IC à 95 % de 66,9 à 86,9) et 75,7 % (IC à 95 % de 64,3 à 84,9), respectivement.
16 Toxicologie non clinique
Toxicologie générale
Dans les modèles animaux, les organes cibles incluaient entre autres le pancréas, les voies pancréatico-biliaires ou biliaires, les voies digestives, le foie, les poumons, le système lymphatique et le système hématopoïétique.
On a observé une atrophie en foyer des cellules acineuses du pancréas chez des rats exposés à une quantité de céritinib correspondant à 1,5 fois l’exposition (ASC) observée chez l’humain à la dose recommandée (DR). Chez des rats et des singes ayant reçu des doses entraînant une exposition égale ou supérieure à l’exposition observée chez l’humain à la DR, on a remarqué une nécrose ou une hyperplasie épithéliale des canaux pancréatico-biliaires et biliaires. Une inflammation et une vacuolisation des canaux biliaires ont également été remarquées chez des singes exposés à une quantité de céritinib égale ou supérieure à 0,5 fois l’exposition (ASC) observée chez l’humain à la DR.
Chez les rats et les singes, on a relevé des manifestations de toxicité gastro-intestinale caractérisées par une baisse du poids corporel, une diminution de la consommation alimentaire, des vomissements (singes), de la diarrhée et, à fortes doses (1,4 fois l’exposition (ASC) observée chez l’humain à la DR), des lésions tissulaires incluant l’érosion, l’inflammation des muqueuses et la présence de macrophages spumeux dans les glandes et le tissu sous-muqueux du duodénum. Une nécrose et des saignements minimes du duodénum ont été mis au jour chez des singes et des rats après une exposition comparable à l’exposition clinique.
Chez les singes et les rats exposés aux plus fortes doses seulement, des altérations hépatiques ont également été observées, dont des hausses minimes des taux des transaminases chez quelques animaux et la vacuolisation de l’épithélium du canal biliaire intra-hépatique (doses correspondant à 1,4 fois l’exposition (ASC) observée chez l’humain à la DR).
On a isolé des macrophages spumeux (phospholipidose avérée) dans les alvéoles pulmonaires des rats, mais pas des singes. Les signes de phospholipidose (pulmonaire) sont apparus après l’emploi de doses donnant lieu à 1,4 fois l’exposition observée chez l’humain à la DR, et étaient complètement réversibles. La portée de cette anomalie est inconnue chez l’humain.
Chez des rats et des singes exposés à des quantités de céritinib équivalant à l’exposition (ASC) observée chez l’humain à la DR, une hausse réversible du nombre de macrophages a été observée dans les ganglions lymphatiques mésentériques. Une déplétion réversible du thymus en éléments lymphoïdes a été observée chez des singes exposés à des quantités de céritinib égales à 1,4 fois l’exposition (ASC) chez l’humain à la DR.
On a observé des effets complètement réversibles sur le système hématopoïétique des rats et des singes, dont les suivants : hausses du nombre de monocytes, de neutrophiles, de lymphocytes et de plaquettes; baisse du nombre de réticulocytes, du volume globulaire moyen, de la teneur corpusculaire moyenne en hémoglobine, de l’hématocrite et du taux d’hémoglobine; légère baisse du nombre de neutrophiles; baisse modérée du nombre de réticulocytes et diminution de la cellularité de la moelle osseuse après une exposition correspondant à 1,4 fois l’exposition observée chez l’humain à la DR. Durant les études d’une durée de 13 semaines (exposition correspondant à l’exposition (ASC) observée chez l’humain à la DR), les effets hématologiques n’ont été observés que chez les rats (hausse du taux de fibrinogène et du nombre de plaquettes) et témoignaient d’altérations inflammatoires observées à l'examen histologique des voies pancréatico-biliaires et hépatiques. Des effets sur le système hématopoïétique des rats (hausse du nombre de neutrophiles) ont été observés après une exposition correspondant à 1,4 fois l’exposition (ASC) observée chez l’humain à la DR.
Durant l’étude de 13 semaines sur des singes, on a remarqué une légère hausse réversible de la glycémie (exposition correspondant à l’exposition (ASC) observée chez l’humain à la DR). Le processus sous-tendant cet effet modeste n’a pas été établi, mais les animaux n’étant pas à jeun au moment des prélèvements, le temps écoulé entre leur repas et les prélèvements pourrait varier entre groupes et/ou animaux, d’où ce résultat.
Le céritinib traverse la barrière hématoencéphalique chez le rat, et le rapport d’exposition entre le cerveau et le sang (ASCinf) est d’environ 15 %.
Génotoxicité
Le céritinib n’a pas eu d’effet mutagène lors des essais in vitro de mutation inverse sur bactéries (test d’Ames), ni d’effet clastogène durant le test du micronoyau mené in vivo sur des rats (exposition correspondant à 40 fois l’exposition observée chez l’humain après l’emploi de la dose recommandée). Cependant, le céritinib a causé des aberrations numériques (aneugènes) au cours de l’essai cytogénétique in vitro sur lymphocytes humains (concentration 120 fois plus élevée que la Cmax observée chez l’humain après l’emploi de la dose recommandée), ainsi que la formation de micronoyaux durant le test du micronoyau réalisé in vitro sur cellules TK6. Il s’ensuit que le céritinib est considéré comme génotoxique.
Cancérogénicité
Le pouvoir cancérogène du céritinib n’a pas été étudié.
Toxicologie pour la reproduction et le développement
Au cours d’une étude du développement embryo-fœtal comportant l’administration quotidienne de céritinib à des rates gravides durant l’organogenèse, on a observé chez les ratons des anomalies osseuses liées à la dose administrée après l’emploi de doses d’à peine 50 mg/kg (donnant lieu à environ 0,5 fois l’exposition [ASC] observée chez l’humain après l’emploi de la dose recommandée). Un retard de l’ossification et des variations du squelette faisaient partie des observations effectuées.
Après l’administration quotidienne de céritinib à des lapines gravides durant l’organogenèse, on a observé chez les lapereaux des anomalies osseuses liées à la dose, dont une ossification incomplète, après l’administration de doses égales ou supérieures à 2 mg/kg/jour (donnant lieu à environ 0,015 fois l’exposition [ASC] observée chez l’humain à la dose recommandée). On a relevé une faible fréquence d’anomalies viscérales, dont l’absence ou la malposition de la vésicule biliaire et de l’artère sous-clavière (rétro-œsophagienne), après l’administration de doses égales ou supérieures à 10 mg/kg/jour (donnant lieu à environ 0,13 fois l’exposition [ASC] observée chez l’humain à la dose recommandée). Des manifestations de toxicité maternelle et des avortements sont survenus chez les lapins après l’administration de doses d’au moins 35 mg/kg ou plus (donnant lieu à environ 0,72 fois l’exposition [ASC] observée chez l’humain à la dose recommandée). De plus, on a observé une mortalité embryonnaire chez les lapins après l’emploi de doses de 50 mg/kg (à peu près équivalente à l’exposition [ASC] observée chez l’humain à la dose recommandée). Les effets possibles du céritinib sur la fertilité n’ont pas fait l’objet d’études non cliniques formelles.
Toxicologie particulière
PHOTOTOXICITÉ
Le céritinib a montré un potentiel phototoxique dans le test in vitro NRU 3T3 (facteur de photo-irritation [PIF] = 8,1), tandis qu’une évaluation in vivo ultérieure de la phototoxicité, le test local des ganglions lymphatiques ultraviolets chez la souris (UV LLNA), a démontré que le céritinib n’est pas phototoxique.