


Monographie de produit - Lovenox
2 CONTRE-INDICATIONS
- L’énoxaparine est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, y compris l’alcool benzylique (lors de l’utilisation de flacons à doses multiples) ou à d’autres héparines de faible poids moléculaire et/ou à l’héparine. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
En raison de la teneur en alcool benzylique, LOVENOX en flacons multidoses ne doit pas
être donné aux nouveau-nés ou aux prématurés (voir la section 7.1.1 Femmes enceintes).
- L’énoxaparine est contre-indiqué chez les patients ayant des antécédents, documentés ou soupçonnés, de thrombocytopénie immunitaire de l’héparine (TIH, thrombocytopénie grave retardée), au cours des 100 derniers jours ou résultat positif d'un test d'agrégation plaquettaire in vitro en présence d'énoxaparine (présence d’anticorps circulants) (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, et 9 INTERACTIONS MÉDICAMENTEUSES).
L’énoxaparine est aussi contre-indiqué dans les situations suivantes :
- Endocardite bactérienne aiguë ou subaiguë.
- Hémorragie active.
- Troubles graves de la coagulation sanguine.
- Ulcère gastrique ou duodénal évolutif.
- Hémorragie vasculaire cérébrale (sauf en présence d'embolie disséminée).
- Hypertension artérielle grave non maîtrisée.
- Rétinopathie diabétique ou hémorragique.
- Autres troubles ou affections entraînant une augmentation du risque d'hémorragie.
- Lésions au cerveau, à la moelle épinière, aux yeux ou aux oreilles ainsi qu’interventions chirurgicales visant ces structures.
- L'anesthésie épidurale ou rachidienne est contre-indiquée dans les cas où l’on doit répéter l’administration de LOVENOX (1 mg/kg à intervalle de 12 heures ou 1,5 mg/kg, 1 fois par jour), en raison du risque accru d’hémorragie.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
LOVENOX ne doit pas être administré par voie intramusculaire.
Injection sous-cutanée
LOVENOX doit être administré par injection sous-cutanée lorsqu’il s’agit de prévenir une maladie thromboembolique veineuse ou de traiter une thrombose veineuse profonde, une angine instable, un infarctus du myocarde sans onde Q ou un infarctus aigu du myocarde avec sus-décalage du segment ST.
Lorsqu’administré par voie sous-cutanée, LOVENOX ne doit pas être mélangé à d’autres agents pour injection ou perfusion.
Bolus intraveineux
Dans le cas d’un infarctus du myocarde avec sus-décalage du segment ST, le traitement doit être amorcé par l’injection d’un bolus i.v., suivie immédiatement d’une injection sous-cutanée.
4.2 Dose recommandée et modification posologique
Thromboprophylaxie chez les patients exposés à un risque de thromboembolie veineuse à la suite d’une d’une chirurgie de la hanche ou du genou (p. ex., chirurgie orthopédique)
La dose recommandée de LOVENOX est de 30 mg (3 000 UI) toutes les 12 heures par injection sous-cutanée. Dans la mesure où l’on s’est préalablement assuré de l’hémostase, on peut administrer la dose initiale 12 à 24 heures après l’intervention chirurgicale. La durée habituelle du traitement est de 7 à 14 jours.
Le traitement doit se poursuivre aussi longtemps qu’il subsiste un risque de thrombose veineuse profonde. Chez les patients ayant subi une chirurgie de remplacement de la hanche, un traitement continu par LOVENOX administré à raison de 40 mg, 1 fois par jour, pendant 3 semaines à la suite d’une thromboprophylaxie initiale s’est révélé bénéfique.
Thromboprophylaxie chez les patients exposés à un risque de thromboembolie veineuse à la suite d’une d’une chirurgie abdominale et ou colorectale
Chez les patients candidats à une intervention chirurgicale abdominale qui sont exposés à des complications thromboemboliques, la dose recommandée de LOVENOX est de 40 mg (4 000 UI), 1 fois par jour, par injection sous-cutanée, la dose initiale étant administrée 2 heures avant l’intervention (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Sélection des candidats à la chirurgie générale). Le traitement dure habituellement de 7 à 10 jours et ne devrait pas dépasser 12 jours.
Les patients exposés à un risque de complications thromboemboliques à la suite d’une chirurgie abdominale, gynécologique ou urologique comportant un risque élevé ou d’une chirurgie colorectale, pour le traitement d’un cancer, mais qui ne présentent pas de risque d’hémorragie, peuvent bénéficier d’un traitement prophylactique pendant une période pouvant aller jusqu’à 4 semaines.
Thromboprophylaxie chez les patients hospitalisés recevant des soins médicaux
Chez les patients hospitalisés recevant des soins médicaux exposés à un risque de TVP en raison d’une mobilité gravement réduite au cours d’une maladie aiguë (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Sélection des patients hospitalisés recevant des soins médicaux), la dose recommandée de LOVENOX est de 40 mg (4 000 UI), 1 fois par jour, par injection sous-cutanée. La durée habituelle du traitement est de 6 à 11 jours.
Traitement de la thrombose veineuse profonde, en présence ou en l’absence d’embolie pulmonaire
On peut administrer LOVENOX par voie sous-cutanée, soit à raison de 1,5 mg/kg, 1 fois par jour, soit à raison de 1 mg/kg, 2 fois par jour.
La dose de 1,5 mg/kg, 1 fois par jour, correspond à 150 UI/kg et devrait être administrée tous les jours à la même heure. La dose administrée en une seule injection quotidienne ne doit pas dépasser 18 000 UI. Pendant le traitement par voie sous-cutanée, on peut s’attendre à ce que les taux plasmatiques anti-Xa soient inférieurs à 0,3 UI anti-Xa/mL avant l’injection et inférieure à 1,7 UI anti-Xa/mL de 3 à 4 heures après l’injection, l’énoxaparine sodique étant l’étalon de référence employé dans l’évaluation de cette activité. La valeur de l’activité anti-Xa plasmatique dépend des conditions dans lesquelles ce dosage est effectué, en particulier de l’étalon de référence utilisé.
En présence de troubles thromboemboliques compliqués (c.-à-d., risque accru de thromboembolie veineuse récurrente, tel que chez les patients obèses, atteints de cancer ou d’embolie pulmonaire symptomatique), il est recommandé d’administrer l’énoxaparine à raison de 1 mg/kg, 2 fois par jour. Cette dose correspond à 100 UI/kg. Pendant le traitement par voie sous-cutanée, on peut s’attendre à ce que les taux plasmatiques anti-Xa soient inférieurs à 0,3 UI anti-Xa/mL avant l’injection et inférieure à 1,15 UI anti-Xa/mL de 3 à 4 heures après l’injection, l’énoxaparine étant l’étalon de référence employé dans l’évaluation de cette activité.
On mettra un traitement anticoagulant oral en route dès que possible et on poursuivra le traitement par LOVENOX jusqu’à l’obtention d’un effet anticoagulant thérapeutique (ratio international normalisé se situant entre 2 et 3), habituellement pendant 7 jours environ.
Traitement de l’angine instable ou de l’infarctus du myocarde sans onde Q
La dose recommandée de LOVENOX s’établit à 1 mg/kg administrée toutes les 12 heures par injection sous-cutanée. Cette dose correspond à 100 UI/kg. La dose administrée aux 12 heures ne doit pas dépasser 10 000 UI. Pendant le traitement par voie sous-cutanée, on peut s’attendre à ce que les taux plasmatiques anti-Xa soient inférieurs à 0,3 UI anti-Xa/mL avant l’injection et inférieurs à 1,15 UI anti-Xa/mL de 3 à 4 heures après l’injection. Le traitement par l’énoxaparine doit durer au moins 2 jours et être poursuivi jusqu’à la stabilisation de l’état clinique du patient, avec en général, une durée maximale de 8 jours. Le traitement de courte durée exerce des effets soutenus pendant 1 an.
La prise simultanée d’AAS (de 100 à 325 mg, 1 fois par jour) est recommandée (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires, Interventions de revascularisation coronarienne percutanée).
Traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST
Chez les patients ayant subi un infarctus aigu du myocarde avec sus-décalage du segment ST, la posologie recommandée pour LOVENOX est de 1 bolus i.v. de 30 mg, suivi immédiatement d’une dose de 1 mg/kg par voie s.-c. toutes les 12 heures (maximum de 100 mg dans le cas de chacune des 2 premières doses s.-c. seulement, les doses subséquentes étant de 1 mg/kg s.-c.). Pour connaître la posologie recommandée chez les patients âgés de ≥ 75 ans, consulter la section «Personnes âgées» ci-dessous. Lorsqu’il est administré en association avec un thrombolytique (fibrino-spécifique ou non), LOVENOX doit être injecté de 15 minutes avant à
30 minutes après le traitement fibrinolytique. Dès que le diagnostic d’infarctus aigu du myocarde avec sus-décalage du segment ST est établi, on doit systématiquement administrer de l’acide acétylsalicylique (AAS) à tous les patients et poursuivre le traitement à raison de 75 à 325 mg, 1 f.p.j., à moins de contre-indication. On recommande d’administrer le traitement par LOVENOX durant 8 jours ou jusqu’à l’obtention du congé de l’hôpital, selon la première éventualité.
Patients traités par des interventions de revascularisation coronarienne percutanée
Si la dernière injection sous-cutanée de LOVENOX a été donnée moins de 8 heures avant le gonflement du ballonnet, aucune dose supplémentaire n’est requise. En revanche, si la dernière injection sous-cutanée de LOVENOX a été réalisée plus de 8 heures avant le gonflement du ballonnet, on doit administrer un bolus i.v. de 0,3 mg/kg de LOVENOX (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires, Interventions de revascularisation coronarienne percutanée).
Prévention de la formation de thrombus dans la circulation extracorporelle durant l’hémodialyse
Le schéma posologique ci-après est recommandé chez les patients atteints d’insuffisance rénale chronique qui sont soumis à une hémodialyse et ne présentent pas un risque élevé d’hémorragie :
- La posologie optimale doit être calculée pour chaque patient (les différents circuits et membranes de dialyse produisent différents stimuli de coagulation, d’où une variabilité des effets d’un patient à l’autre).
- Une dose initiale de 0,5 à 1,0 mg/kg d’énoxaparine peut être administrée dans le cathéter artériel du circuit de dialyse au début de la séance. L’effet de la dose est généralement suffisant pour une séance de 4 heures. La recommandation de cet intervalle posologique est fondée sur les résultats d’études cliniques publiées (voir la section 14 ESSAIS CLINIQUES).
- Les doses utilisées au cours des séances de dialyse ultérieures peuvent être ajustées en fonction des résultats obtenus lors de la dialyse précédente.
Personnes âgées (≥ 75 ans)
Pour le traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST chez les patients âgés de ≥ 75 ans, on ne doit pas administrer un bolus i.v. initial. Le traitement doit être amorcé à raison de 0,75 mg/kg s.-c. toutes les 12 heures (maximum de 75 mg dans le cas de chacune des 2 premières doses s.-c. seulement, les doses subséquentes étant de 0,75 mg/kg s.-c.). Aucune adaptation posologique n’est requise dans les autres indications chez les patients âgés, sauf en cas d’insuffisance rénale.
Emploi chez les insuffisants rénaux
Le traitement de tous les patients insuffisants rénaux par des HBPM doit faire l’objet d’une surveillance étroite.
L'exposition à l’énoxaparine augmente avec la gravité de l’insuffisance rénale. Chez les insuffisants rénaux, l’exposition accrue à l’énoxaparine s’accompagne d’un plus grand risque hémorragique (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Pour plus de détails sur la prévention de la formation de thrombus dans la circulation extracorporelle durant l’hémodialyse, voir la section 4 POSOLOGIE ET ADMINISTRATION, Prévention de la formation de thrombus dans la circulation extracorporelle durant l’hémodialyse.
On doit adapter la dose chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine < 30 mL/min), puisque l’exposition est augmentée de façon notable chez cette population de patients. Voici les recommandations posologiques pour la prophylaxie et le traitement des patients atteints d’insuffisance rénale grave :
- En thromboprophylaxie de chirurgie de la hanche ou du genou, la dose recommandée est de 30 mg (3 000 UI), 1 fois par jour.
En thromboprophylaxie de chirurgie abdominale ou colorectale ou en
thromboprophylaxie chez les patients hospitalisés recevant des soins médicaux exposés à la TVP, la dose recommandée est de 20 mg (2 000 UI) ou de 30 mg (3 000 UI), 1 fois par jour, selon l’évaluation individuelle du rapport bénéfice/risque.
- Pour le traitement de la TVP, en présence ou en l’absence d’une embolie pulmonaire, la dose recommandée est de 1 mg/kg, 1 fois par jour.
- Pour le traitement de l’angine instable ou de l’infarctus du myocarde sans onde Q, la dose recommandée est de 1 mg/kg, 1 fois par jour.
Pour le traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST, la posologie recommandée est de 1 bolus i.v. de 30 mg, suivi immédiatement d’une dose de 1 mg/kg par voie s.-c., puis d’une dose de 1 mg/kg par voie s.-c. 1 fois par jour
(maximum de 100 mg dans le cas de la première dose s.-c. seulement).
- Pour le traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST chez les patients âgés de ≥ 75 ans, la posologie recommandée est de 1 mg/kg par voie s.-c., 1 fois par jour (sans bolus initial) (maximum de 100 mg dans le cas de la première dose s.-c. seulement).
On doit aussi envisager d’adapter la posologie chez tous les patients dont l’état rénal s’approche de celui qui caractérise l’insuffisance rénale grave.
Anesthésie épidurale ou rachidienne
Pour les patients devant subir une anesthésie épidurale ou rachidienne, voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires.
Enfants :
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
4.4 Administration
Technique d’injection sous-cutanée
Le patient doit être assis ou allongé confortablement pendant l'injection sous-cutanée de LOVENOX. Injecter dans le tissu cellulaire sous-cutané de la ceinture abdominale antérolatérale ou postérolatérale, en alternant le côté droit et le côté gauche. Pincer un pli de peau entre le pouce et l’index et introduire l'aiguille verticalement sur toute sa longueur dans ce pli.
Injection dans la ligne artérielle
LOVENOX est administré dans la ligne artérielle du circuit de dialyse pour prévenir la formation de thrombus dans la circulation extracorporelle durant l’hémodialyse.
Il ne doit pas être administré par voie intramusculaire.
La seringue préremplie de LOVENOX à usage unique est prête pour une utilisation immédiate. L’utilisation d’une seringue pour injection de tuberculine, ou l’équivalent, est recommandée lorsque des flacons multidoses de LOVENOX sont utilisés pour assurer le prélèvement du volume de médicament approprié.
Technique d’injection intraveineuse (bolus)
LOVENOX doit être administré au moyen d’un cathéter intraveineux. On ne doit pas mélanger ni employer LOVENOX avec d’autres médicaments. Pour éviter tout mélange éventuel de LOVENOX avec d’autres médicaments, la ligne d’injection choisie doit être rincée abondamment avec une solution saline ou de dextrose avant et après l’injection i.v. du bolus d’énoxaparine. LOVENOX peut être administré en toute sûreté dans une solution saline isotonique (0,9 %) ou dans une solution aqueuse de dextrose à 5 %.
Bolus initial de 30 mg
Pour administrer le bolus initial de 30 mg, on peut utiliser un flacon multidose ou des seringues préremplies d’énoxaparine sodique. Si on a recours à seringues préremplies avec graduation, il faut en retirer la quantité excédentaire de solution médicamenteuse, au besoin, afin de ne conserver que 30 mg (0,3 mL) dans la seringue. La dose de 30 mg peut ensuite être injectée directement dans le cathéter intraveineux.
Bolus additionnel chez les patients traités par des interventions de revascularisation coronarienne percutanée (ICP) lorsque la dernière injection sous-cutanée a été administrée plus de 8 heures avant le gonflement du ballonnet
Chez les patients traités par une ICP, on doit administrer un bolus i.v. additionnel de 0,3 mg/kg si la dernière injection sous-cutanée de LOVENOX a été donnée plus de 8 heures avant le gonflement du ballonnet (voir la section 4.2 Dose recommandée et modification posologique, Patients traités par des interventions de revascularisation coronarienne percutanée).
L’administration du bolus additionnel ne nécessitant qu’une petite quantité d’énoxaparine sodique, on recommande de diluer la solution médicamenteuse afin de s’assurer de l’exactitude de la dose.
Ainsi, si on utilise une seringue préremplie de 60 mg d’énoxaparine sodique et que l’on désire obtenir une solution dosée à 3 mg/mL, on recommande de recourir à un sac à perfusion de 50 mL (solution saline isotonique [0,9 %] ou solution aqueuse de dextrose à 5 %) et de procéder comme suit :
Au moyen d’une seringue, retirer 30 mL de solution du sac à perfusion et jeter ce liquide. Injecter tout le contenu de la seringue préremplie de 60 mg d’énoxaparine sodique dans les 20 mL de solution restés dans le sac à perfusion. Mélanger doucement le contenu du sac à perfusion. À l’aide d’une seringue, retirer la quantité nécessaire de solution diluée aux fins d’administration dans le cathéter intraveineux.
Après dilution, on peut recourir à la formule suivante afin de calculer la quantité de solution à injecter : [Volume de solution diluée (mL) = Poids du patient (kg) x 0,1], ou se reporter au tableau ci-après.
La solution doit être diluée immédiatement avant son administration.
Tableau 1 - Quantité de solution à injecter dans le cathéter intraveineux après dilution
Poids
[kg]
Dose requise (0,3 mg/kg)
[mg]
Quantité à injecter après dilution jusqu’à une concentration finale de 3 mg/mL
[mL]
45 13,5 4,5
50 15 5
55 16,5 5,5
60 18 6
65 19,5 6,5
70 21 7
75 22,5 7,5
80 24 8
85 25,5 8,5
90 27 9
95 28,5 9,5
100 30 10
On doit veiller à utiliser la préparation appropriée, soit LOVENOX (concentration à 100 mg/mL), soit LOVENOX HP (concentration à 150 mg/mL).
Important : Si la dose de LOVENOX à administrer équivaut au contenu de la seringue préremplie, il ne faut pas essayer d'expulser l'air de celle-ci avant de procéder à l’injection. Si on utilise des seringues graduées (60 mg/0,6 mL; 80 mg/0,8 mL; 100 mg/mL; 120 mg/0,8 mL; 150 mg/mL) et qu’on doit adapter la dose de LOVENOX, il faut en expulser l’air et retirer la quantité excédentaire de solution médicamenteuse avant de faire l’injection.
Dans des conditions normales d'utilisation, LOVENOX ne modifie pas les résultats des tests de coagulation globale tels que le TCA, le temps de Quick et le temps de thrombine. On ne peut donc pas surveiller le traitement à l'aide de ces tests. Le taux plasmatique du médicament peut être vérifié par détermination des activités anti-Xa et anti-IIa.
4.5 Dose oubliée
Les patients doivent être informés de prendre la dose oubliée dès qu’on s’en souvient, à moins qu’il ne soit presque temps pour la prochaine dose. Dans ce cas, la dose oubliée doit être ignorée et l’horaire normal de dosage doit être repris. Le patient doit être averti de ne pas doubler la dose.
5 SURDOSAGE
Le surdosage accidentel par LOVENOX (énoxaparine) peut entraîner des complications hémorragiques. L’administration de LOVENOX doit être immédiatement suspendue, du moins temporairement, en cas de surdosage important. Dans les cas les plus graves, on doit administrer de la protamine.
L’effet anticoagulant de LOVENOX est inhibé par la protamine. L’effet anticoagulant peut être en grande partie atténué par l’injection intraveineuse lente de sulfate de protamine. Cependant, même après l’administration d’une dose plus élevée de protamine, le TCA peut rester élevé et à un niveau supérieur à celui qu’on observe habituellement avec une HNF. L'activité anti-facteur Xa ne peut jamais être complètement neutralisée (environ 60 % au maximum).
S’il advenait que la situation commande de contrer rapidement les effets anticoagulants de l’énoxaparine à un moment ou un autre après l’administration de LOVENOX, le tableau qui suit sert de guide à l’emploi initial de la protamine. Le professionnel de la santé traitant faisant face à un surdosage possible par l’énoxaparine doit toujours exercer son jugement clinique pour déterminer la dose de protamine appropriée.
Tableau 2 - Neutralisation de l’énoxaparine par la protamine
| Délai depuis la dernière dose de LOVENOX | ||
| < 8 heures | > 8 heures et ≤ 12 heures | > 12 heures |
Dose de protamine
1 mg de protamine/1 mg d’énoxaparine | 0,5 mg de protamine/1 mg d’énoxaparine | Peut ne pas être nécessaire |
Une deuxième perfusion à raison de 0,5 mg de protamine par 1 mg de LOVENOX peut être administrée si le TCA mesuré 2 à 4 heures après la première perfusion reste prolongé.
Le sulfate de protamine doit être administré avec prudence afin d’éviter le risque de surdosage. En effet, le sulfate de protamine peut entraîner une hypotension et des réactions anaphylactoïdes graves. Comme on a rapporté des réactions fatales, ressemblant souvent au choc anaphylactique, en association avec l’administration de sulfate de protamine, on ne doit l'administrer que s’il est possible de traiter un tel choc et de pratiquer la réanimation sans délai.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau - Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Injection sous-cutanée et intraveineuse | LOVENOX – 100 mg/mL Seringues préremplies avec protecteur d’aiguille : 30 mg/0,3 mL 40 mg/0,4 mL 60 mg/0,6 mL 80 mg/0,8 mL 100 mg/mL | Les seringues préremplies contiennent de l’eau pour préparation injectable. | ||
| Flacon multidose : 300 mg/3 mL | Le flacon contient 1,5 % (p/v) d’alcool benzylique à titre d’agent de conservation. | |||
LOVENOX HP – 150 mg/mL Seringues préremplies avec protecteur d’aiguille : | ||||
LOVENOX (solution d’énoxaparine sodique pour injection) à 100 mg/mL est offert en seringue préremplie avec un dispositif qui protège l’aiguille après l’injection ainsi qu’en flacon multidose :
- seringue préremplie avec protecteur d’aiguille (aiguille de calibre 27) et à usage unique, contenant 30 mg/0,3 mL, offerte en boîte de 5 paquets de 2 unités, chacune emballée individuellement;
- seringue préremplie avec protecteur d’aiguille (aiguille de calibre 27) et à usage unique, contenant 40 mg/0,4 mL, offerte en boîte de 5 paquets de 2 unités, chacune emballée individuellement;
- seringue préremplie avec protecteur d’aiguille (aiguille de calibre 27) et à usage unique, contenant 60 mg/0,6 mL, offerte en boîte de 5 paquets de 2 unités, chacune emballée individuellement;
- seringue préremplie avec protecteur d’aiguille (aiguille de calibre 27) et à usage unique, contenant 80 mg/0,8 mL, offerte en boîte de 5 paquets de 2 unités, chacune emballée individuellement;
- seringue préremplie avec protecteur d’aiguille (aiguille de calibre 27) et à usage unique, contenant 100 mg/mL, offerte en boîte de 5 paquets de 2 unités, chacune emballée individuellement;
flacon multidose contenant 300 mg/3 mL. Chaque flacon multidose contient 1,5 % (p/v)
d’alcool benzylique à titre d’agent de conservation.
Les seringues de 60 mg/0,6 mL, de 80 mg/0,8 mL et de 100 mg/mL comportent des graduations de 0,1 mL indiquées par paliers de 0,025 mL sur une échelle de 1,0 mL.
LOVENOX HP (solution d’énoxaparine sodique pour injection) à 150 mg/mL (à haute teneur) est offert en seringue préremplie avec un dispositif qui protège l’aiguille après l’injection :
- seringue préremplie avec protecteur d’aiguille (aiguille de calibre 27) et à usage unique, contenant 120 mg/0,8 mL, offerte en boîte de 5 paquets de 2 unités, chacune emballée individuellement;
- seringue préremplie avec protecteur d’aiguille (aiguille de calibre 27) et à usage unique, contenant 150 mg/mL, offerte en boîte de 5 paquets de 2 unités, chacune emballée individuellement.
Les seringues de 120 mg/0,8 mL et de 150 mg/mL comportent des graduations de 0,1 mL indiquées par paliers de 0,02 mL sur une échelle de 1,0 mL.
Le pH des solutions LOVENOX se situe entre 5,5 et 7,5, l’activité anti-Xa de chaque mg d’énoxaparine sodique étant d’environ 100 UI (valeur fondée sur la première norme internationale de référence des HBPM de l’Organisation mondiale de la santé).
| 120 mg/0,8 mL 150 mg/mL |
Composition
LOVENOX (solution d’énoxaparine sodique pour injection) : Chaque seringue préremplie contient 100 mg/mL d’énoxaparine sodique en solution dans de l’eau injectable. La solution d’énoxaparine sodique présentée en seringue préremplie ne renferme aucun agent de conservation et doit être administrée en une seule injection.
Flacons multidoses : Chaque flacon multidose contient 300 mg d’énoxaparine sodique en solution dans 3 mL d’eau injectable (concentration de 100 mg/mL) ainsi que 1,5 % (p/v) d’alcool benzylique à titre d’agent de conservation.
LOVENOX HP (solution d’énoxaparine sodique pour injection) : Chaque seringue préremplie contient 150 mg/mL d’énoxaparine sodique en solution dans de l’eau injectable. La solution d’énoxaparine sodique présentée en seringue préremplie ne renferme aucun agent de conservation et doit être administrée en une seule injection.
Le pH des solutions offertes en seringue et en flacon multidose se situe entre 5,5 et 7,5, l’activité anti-Xa de chaque mg d’énoxaparine sodique étant d’environ 100 UI (valeur fondée sur la première norme internationale de référence des HBPM de l’Organisation mondiale de la santé). On a rempli l’espace libre de la seringue avec de l’azote afin d’empêcher l’oxydation du produit.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
LOVENOX (énoxaparine) NE DOIT PAS être injecté par voie intramusculaire.
LOVENOX ne peut pas être substitué (unité pour unité) à l’HNF ni à une autre HBPM parce que le processus de fabrication, la distribution de la masse moléculaire, les activités anti-Xa et anti-IIa, les unités et le dosage de LOVENOX et de ces produits sont différents. S’il faut modifier le traitement, il faut accorder une attention particulière aux instructions d’emploi de chacun de ces produits et respecter ces dernières.
Le dosage plasmatique de l’activité anti-Xa constitue le seul moyen de surveiller l’activité de LOVENOX. L’effet du traitement par LOVENOX sur les résultats des tests de coagulation (TCA, temps de Quick et temps de thrombine) est lié à la dose administrée. L’emploi de faibles doses à des fins prophylactiques n’entraîne pas l’allongement du temps de ces tests, tandis que l’emploi de doses plus fortes se traduit par un TCA plus long. Dès lors, on ne peut pas fonder la surveillance du traitement par LOVENOX sur ces tests.
On recommande de mesurer le pic d’activité anti-Xa environ 4 heures après l’administration du médicament chez les patients traités par LOVENOX qui sont exposés à un risque accru d’hémorragie, comme les personnes âgées, les insuffisants rénaux, les patients de faible poids ou de poids très élevé, les femmes enceintes ou les enfants. Chez ces patients qui reçoivent
LOVENOX aux doses du traitement curatif, on recommande en général de maintenir une activité anti-Xa maximale qui ne dépasse pas 1,5 UI/mL (voir les sections 10 PHARMACOLOGIE CLINIQUE, et 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Sélection des candidats à la chirurgie générale
Les facteurs de risque de maladie thromboembolique veineuse consécutive à une intervention chirurgicale générale comprennent les antécédents de maladie thromboembolique veineuse, les varices, l’obésité, l’insuffisance cardiaque, le cancer, les antécédents de fracture des os longs de la jambe, l’alitement préopératoire d’une durée supérieure à 5 jours, les opérations d’une durée prévue d’au moins 30 minutes et le fait d’être âgé d’au moins 60 ans.
Sélection des patients devant subir une chirurgie orthopédique
La pratique d’une intervention chirurgicale majeure aux membres inférieurs est associée à un risque accru de thromboembolie veineuse. Ainsi, un pourcentage appréciable de patients souffriront d’une thrombose s’ils ne reçoivent pas de traitement prophylactique. Les facteurs reconnus qui prédisposent les patients à souffrir d’une thromboembolie veineuse à la suite d’une chirurgie orthopédique majeure comprennent des antécédents de thromboembolie veineuse, l’obésité, l’immobilisation prolongée, l’âge avancé et le cancer. Parmi les autres facteurs de risque pouvant avoir une importance clinique, mentionnons l’insuffisance cardiaque congestive, la maladie pulmonaire obstructive chronique (MPOC) et le sexe féminin.
Comme le risque élevé de thromboembolie veineuse demeure présent jusqu’à 3 mois après la chirurgie de la hanche, une thromboprophylaxie devrait être amorcée dès que possible et se poursuivre pendant 28 à 35 jours suivant l’intervention chirurgicale.
Sélection des patients hospitalisés recevant des soins médicaux
Il importe de connaître les facteurs de risque de thrombose présentés par chaque patient afin d’évaluer le bien-fondé d’une thromboprophylaxie. Dans le cadre d’un essai clinique, l’administration d’une dose quotidienne de 40 mg d’énoxaparine a réduit le risque de survenue d’une TVP de 14,9 % à 5,5 % au cours de la courte période de risque de l’alitement. Il faut donc sélectionner les patients avec soin. La dose quotidienne de 40 mg ne convient pas aux patients exposés à un risque élevé de TVP ou d’un autre type de thrombose (patients atteints d’une affection maligne, ayant des antécédents de thrombophilie, un déficit avéré en antithrombine III, en protéine C ou S, ou présentant une résistance avérée au CPPA). En outre, LOVENOX ne doit pas être administré en thromboprophylaxie à des patients hospitalisés recevant des soins médicaux qui sont alités en raison d’une infection ayant provoqué un choc septique. Les patients hospitalisés recevant des soins médicaux ayant besoin d’une thromboprophylaxie de courte durée contre la TVP en raison d’une mobilité gravement réduite au cours d’une maladie aiguë, y compris une insuffisance cardiaque modérée ou grave, une insuffisance respiratoire aiguë ayant révélé la présence ou s’étant compliquée d’une insuffisance respiratoire chronique mais n’exigeant pas de ventilation assistée et une infection aiguë des voies respiratoires, sont des candidats admissibles à une thromboprophylaxie par LOVENOX administré à raison de 40 mg par jour.
L’innocuité et l’efficacité de LOVENOX administré à une dose quotidienne de 40 mg après le congé de l’hôpital n’ont pas été établies chez les patients ayant été hospitalisés et ayant reçu des soins médicaux. Au cours de l’essai clinique mentionné ci-dessus, les événements thromboemboliques n’ont pas été fréquents suivant l’arrêt du traitement par LOVENOX (dose de 40 mg) une fois que le patient a obtenu son congé de l’hôpital. Toutefois, un nombre significatif de patients devait recevoir un agent antithrombotique après leur congé de l’hôpital, soit 13,63 % plus précisément. Au cours des 3 mois qui ont suivi le congé de l’hôpital, moins de 1 % des événements survenus étaient graves; il s’agissait de TVP, d’embolie pulmonaire et de décès considérés d’origine thromboembolique. Le professionnel de la santé doit donc évaluer au cas par cas si la thromboprophylaxie doit être poursuivie après le congé de l’hôpital.
LOVENOX, à raison d’une dose quotidienne de 40 mg, doit être administré uniquement en prophylaxie de la thrombose veineuse profonde (TVP) et ne devrait pas l’être à des patients hospitalisés recevant des soins médicaux qui, selon l’avis du professionnel de la santé traitant, sont exposés à un risque élevé de thromboembolie (patients atteints d’une affection maligne, ayant des antécédents de thrombophilie, un déficit avéré en antithrombine III, en protéine C ou S, ou présentant une résistance avérée à l’action de la protéine C activée). En outre, LOVENOX ne doit pas être administré en thromboprophylaxie à des patients hospitalisés recevant des soins médicaux et qui sont alités en raison d’une infection ayant provoqué un choc septique. Il faut recourir à une autre forme de prophylaxie chez les patients atteints d’une maladie pulmonaire obstructive chronique (MPOC) grave compliquée d’une insuffisance ventriculaire droite. La dose quotidienne de 40 mg a été étudiée chez des patients hospitalisés recevant des soins médicaux ayant besoin d’une thromboprophylaxie de courte durée afin de prévenir la survenue d’une TVP pendant leur alitement (traitement de 6 à 11 jours). Si le professionnel de la santé traitant estime qu’une prophylaxie de plus longue durée s’impose, il faut envisager l’utilisation d’un agent thromboprophylactique à l’efficacité éprouvée.
Patients dont le poids est extrêmement faible ou élevé
L’innocuité et l’efficacité des HBPM n’ont pas été totalement établies chez les patients de fort poids (> 120 kg) ni chez ceux de faible poids (< 45 kg). On recommande donc une surveillance clinique et biochimique au cas par cas chez ces patients (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Obésité / faible poids corporel).
Patients de faible poids – traitement prophylactique
Une augmentation de l’exposition à l’énoxaparine sodique avec des doses prophylactiques (sans adaptation posologique en fonction du poids) a été observée chez des femmes de faible poids (< 45 kg) et des hommes de faible poids (< 57 kg), ce qui peut entraîner un risque accru d’hémorragie. Par conséquent, un contrôle clinique rigoureux est recommandé chez ces patients (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Obésité / faible poids corporel).
Patients obèses – traitement prophylactique
Les patients obèses présentent un risque accru de thromboembolie. L’innocuité et l’efficacité de doses prophylactiques chez les patients obèses (IMC > 30 kg/m2) n’ont pas été entièrement déterminées et il n’y a pas de consensus concernant l’ajustement de la dose. Ces patients doivent être surveillés attentivement pour détecter tout signe ou symptôme de thromboembolie (voir la section 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Obésité / faible poids corporel).
Cardiovasculaire
Coronaropathie aiguë
Quand l’administration d’un thrombolytique est justifiée chez un patient qui souffre d’angine instable ou qui a subi un infarctus du myocarde sans onde Q ou un infarctus aigu du myocarde avec sus-décalage du segment ST, l’emploi simultané d’un anticoagulant comme LOVENOX, peut augmenter le risque hémorragique.
Patients porteurs de prothèses valvulaires cardiaques
On a rapporté la survenue de thromboses chez des porteurs de prothèses valvulaires traités à titre prophylactique par des HBPM. Certains de ces patients étaient des femmes enceintes et dans certains cas la thrombose a provoqué leur mort ou parfois celle du fœtus. Les femmes enceintes sont exposées à un risque très élevé de thromboembolie (voir la section 7.1.1 Femmes enceintes).
Considérations péri-opératoires
Hématomes épiduraux ou rachidiens
On a noté des cas d’hématomes épiduraux à la suite de l’emploi simultané d’héparine de bas poids moléculaire (HBPM) et d’un anesthésique épidural ou rachidien, ou de ponctions lombaires, qui ont entraîné une paralysie de longue durée ou permanente. Le risque d’hématomes peut être augmenté à la suite de l’administration des doses élevées de LOVENOX, si on utilise un cathéter à demeure à la suite de l’intervention, ou si on associe LOVENOX à des médicaments qui influent sur l’hémostase comme les anti-inflammatoires non stéroïdiens (AINS), les antiagrégants plaquettaires ou d’autres agents qui affectent la coagulation, notamment les antagonistes de la glycoprotéine IIb/IIIa. Il semble également augmenter à la suite d’interventions traumatiques ou répétées de l’espace épidural ou de la moelle épinière, de même que chez ceux ayant des antécédents de chirurgie rachidienne ou une déformation du rachis. LOVENOX ne devrait être administré après un anesthésique épidural ou rachidien que si l’anesthésiologiste juge que la ponction lombaire ou péridurale ne présente aucune complication. Il faut envisager de reporter la prochaine dose de 24 heures si la ponction induit un traumatisme.
L’emploi simultané d’un bloc de l’axe neuronal et d’un traitement anticoagulant représente une décision clinique qui doit se fonder sur une évaluation minutieuse des risques par rapport aux avantages possibles que va retirer le patient dans les situations suivantes :
- Chez les patients qui reçoivent déjà des anticoagulants, il faut soupeser avec soin les avantages d’un bloc de l’axe neuronal pour tenir compte des risques encourus.
- Chez les patients devant subir une chirurgie programmée avec un bloc de l’axe neuronal, il faut soupeser avec soin les avantages d’un traitement anticoagulant pour tenir compte des risques encourus.
Afin de réduire le risque potentiel d’hémorragie associé avec l’emploi simultané de LOVENOX et d’un anesthésique épidural ou rachidien, ou de ponctions lombaires, il faut examiner le profil pharmacocinétique du médicament (voir la section 10 PHARMACOLOGIE CLINIQUE). Il vaut mieux effectuer le placement ou le retrait du cathéter alors que l’effet anticoagulant de l’énoxaparine est faible; toutefois, on ne connaît pas le moment précis où l’effet anticoagulant sera suffisamment faible chez chacun des patients. Dans le cas des patients ayant subi des ponctions lombaires, un anesthésique épidural ou rachidien, il faut attendre au moins 12 heures si on a administré des injections de doses prophylactiques de LOVENOX, ou 24 heures aux doses de traitement curatif, avant d’insérer ou de retirer le cathéter (ou l’aiguille) du produit épidural ou rachidien. Il n’est pas possible de formuler une recommandation précise concernant le moment propice pour administrer une autre dose de HBPM après le retrait du cathéter. Le choix du moment propice pour administrer la dose suivante doit se faire en fonction de l’évaluation du rapport bénéfice/risque en considérant à la fois le risque de thrombose et le risque d’hémorragie dans le cadre de l’intervention et des facteurs de risque pour le patient.
Si on administre des anticoagulants en association avec un anesthésique épidural ou rachidien, ou des ponctions lombaires, les patients doivent faire l’objet d’une surveillance continue pour détecter tout signe ou symptôme d’atteinte neurologique comme une douleur rachidienne dorsale, un déficit moteur ou sensoriel (engourdissement ou faiblesse dans les membres inférieurs) et un dysfonctionnement intestinal ou vésical, ou les deux (voir la section 8 EFFETS INDÉSIRABLES). Il faut aviser les patients de communiquer immédiatement avec leur professionnel de la santé au moindre symptôme ou signe mentionné ci-dessus. Si l’on soupçonne des signes ou des symptômes d’hématomes rachidiens, il faut procéder de toute urgence au diagnostic et au traitement, y compris entreprendre sans tarder une décompression de la moelle épinière.
Chez les patients dont la clairance de la créatinine est < 30 mL/min, d’autres considérations d’ordre clinique s’avèrent nécessaires étant donné que l’énoxaparine prend plus de temps à s’éliminer; il faut donc envisager d’attendre deux fois plus de temps avant de retirer le cathéter.
Interventions de revascularisation coronarienne percutanée
Pour réduire au minimum le risque d’hémorragie à la suite d’une manœuvre instrumentale vasculaire associée au traitement d’une angine instable, d’un infarctus du myocarde sans onde Q ou d’un infarctus aigu du myocarde avec sus-décalage du segment ST, on doit respecter à la lettre les intervalles recommandés entre les injections de doses de LOVENOX. Il est important d’obtenir l’hémostase au point d’injection à la suite d’une ICP. Lorsqu’un
dispositif de fermeture est utilisé, on peut retirer la gaine immédiatement. Si on a recours à une méthode de compression manuelle, il est recommandé d’enlever la gaine 6 heures après la dernière injection i.v. ou s.-c. Si le traitement par l’énoxaparine sodique doit être maintenu, la prochaine dose prévue doit être administrée au plus tôt 6 à 8 heures après le retrait de la gaine. On doit surveiller la présence de signes d’hémorragie ou de formation d’un hématome dans la région de l’intervention (voir la section 4.2 Dose recommandée et modification posologique, Traitement de l’angine instable ou de l’infarctus du myocarde sans onde Q, et Traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST.)
Gastro-intestinal
On doit faire preuve de prudence quand on administre LOVENOX à des patients souffrant d’un ulcère gastro-intestinal.
Hématologique
Hémorragie
L’administration d’HNF ou d’une HBPM comporte un risque d’hémorragie. Comme dans le cas de tout autre anticoagulant, une extrême prudence est de rigueur quand on administre LOVENOX à des patients exposés à un risque accru d’hémorragie. Une hémorragie peut siéger à n’importe quel endroit du corps durant le traitement par LOVENOX. Une chute inattendue de l’hématocrite ou de la tension artérielle doit faire rechercher un siège hémorragique (voir la section 8.1 Aperçu des effets indésirables, Saignements).
Thrombocytopénie
Toute thrombocytopénie, quelle qu’en soit l’ampleur, doit faire l’objet d’une étroite surveillance.
Thrombocytopénie induite par l’héparine (TIH)
Une TIH peut se produire à la suite de l’injection de LOVENOX. On ne connaît pas à ce jour la fréquence de cette réaction.
L’administration d’énoxaparine sodique à des patients ayant des antécédents de TIH d’origine immunitaire au cours des 100 derniers jours ou en présence d’anticorps circulants est contre-indiquée (voir la section 2 CONTRE-INDICATIONS). Les anticorps circulants peuvent persister plusieurs années.
Une extrême prudence est de rigueur lorsqu’on administre de l’énoxaparine sodique à des patients ayant des antécédents (de plus de 100 jours) de thrombocytopénie induite par l’héparine sans anticorps circulants. La décision d’administrer de l’énoxaparine sodique dans un tel cas doit se fonder sur une évaluation minutieuse des risques par rapport aux avantages et après avoir envisagé d’autres traitements sans héparine.
Numération plaquettaire
Il faut effectuer une numération plaquettaire avant d’entreprendre le traitement par LOVENOX, puis 2 fois par semaine pendant toute la durée du traitement.
Il est recommandé d’administrer LOVENOX avec prudence en présence d’anomalie plaquettaire ou de thrombocytopénie congénitale ou médicamenteuse.
Hépatique/biliaire/pancréatique
On doit faire preuve de prudence quand on administre LOVENOX à des patients souffrant d’une insuffisance hépatique.
Immunitaire
Durant l'administration de LOVENOX, on doit être particulièrement attentif à l’apparition d’une thrombocytopénie subite ou grave (< 100 000/µL). Un dosage in vitro d’anticorps antiplaquettaires positif ou non concluant en présence d’énoxaparine, d’une autre HBPM, ou d’héparine, constitue une contre-indication à l'administration de LOVENOX.
Rénal
On doit faire preuve de prudence quand on administre LOVENOX à des patients souffrant d’une insuffisance rénale.
On doit diminuer la dose de LOVENOX chez les patients atteints d’une insuffisance rénale grave (voir les sections 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale, et 4.2 Dose recommandée et modification posologique, Emploi chez les insuffisants rénaux).
Comme la demi-vie de l’activité anti-Xa à la suite de l’administration d’une HBPM peut être prolongée chez les patients atteints d'insuffisance rénale, il faut exercer à leur endroit une surveillance étroite (voir la section 4.2 Dose recommandée et modification posologique, Emploi chez les insuffisants rénaux).
Les patients qui souffrent d’insuffisance rénale sont exposés à un risque accru d’hémorragie en raison de la plus grande exposition à l’énoxaparine. Étant donné que cette exposition est considérablement accrue en présence d’une insuffisance rénale grave (clairance de la créatinine < 30 mL/min), on recommande d’adapter la posologie en conséquence tant pour le traitement curatif que prophylactique (voir les sections 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale, et 4.2 Dose recommandée et modification posologique, Emploi chez les insuffisants rénaux).
Surveillance et tests de laboratoire
L’emploi de LOVENOX n’allonge que modérément les temps de coagulation tels que le TCA ou le temps de thrombine. Il est donc recommandé de doser l’activité anti-Xa en laboratoire afin de surveiller l’effet de LOVENOX. Pendant le traitement par LOVENOX, un allongement du TCA du même ordre que celui obtenu lors de l’emploi de l’HNF sera un critère de surdosage. Une augmentation de la dose en vue de prolonger le TCA pourrait causer un surdosage et une hémorragie.
LOVENOX s’administre par voie sous-cutanée, aussi chez un patient donné, l’activité anti-Xa ne correspondra pas à celle qui suit la perfusion i.v. continue d’HNF durant l’intervalle posologique. Le pic plasmatique moyen de l’activité anti-Xa est de 0,91 UI/mL chez le patient qui reçoit 1 mg/kg d’énoxaparine 2 fois par jour dans le traitement de la TVP proximale. Dans le traitement aigu de l’angine instable, l’administration biquotidienne de 1 mg/kg d’énoxaparine donne lieu à un pic d’activité anti-Xa variant entre 1 et 1,1 UI/mL. Le traitement de la TVP comportant l’injection quotidienne de 1,5 mg/kg d’énoxaparine se traduit à l’état d’équilibre par un pic moyen de 1,7 UI anti-Xa/mL. L’état d’équilibre est presque atteint après l’administration de la deuxième ou de la troisième dose respectivement, suivant que la fréquence d’injection est uniquotidienne ou biquotidienne. On doit administrer LOVENOX conformément aux instructions (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Comme dans le cas de tout traitement antithrombotique, l’administration de LOVENOX comporte un risque d’hémorragie générale. Par conséquent, il ne faut pas commencer le traitement tant que l’hémostase primaire n’a pas été atteinte et de préférence pas avant 12 heures après l’intervention chirurgicale (voir la section 4 POSOLOGIE ET ADMINISTRATION). Chez le patient récemment sorti du bloc opératoire, il ne faut administrer LOVENOX aux doses élevées du traitement curatif qu’avec prudence.
Après le début du traitement, il faut surveiller étroitement l’état du patient afin de dépister tout signe de complication hémorragique. Cette surveillance peut être exercée grâce à des examens physiques effectués à intervalles réguliers, à une observation étroite du drain chirurgical et à des mesures périodiques du taux d’hémoglobine et de l’activité anti-Xa.
Aux doses prophylactiques normales, LOVENOX ne modifie pas les temps généraux de coagulation tels que le temps de céphaline activée (TCA), le temps de Quick (TQ) et le temps de thrombine (TT). On ne peut donc pas surveiller le traitement à l’aide de ces tests.
Lorsque des doses élevées sont administrées, il peut survenir un allongement des temps de céphaline et de coagulation avec activateur. Cet allongement n’est pas corrélé de façon linéaire à l’augmentation de l’activité de l’énoxaparine; il est donc inapproprié de s’y fier pour surveiller l’activité de l’énoxaparine.
7.1 Populations particulières
7.1.1 Femmes enceintes
Le flacon multidose de LOVENOX (300 mg/3 mL) renferme de l’alcool benzylique comme agent de conservation. L’alcool benzylique a déjà été associé à un « syndrome de respiration haletante » potentiellement mortel chez les nouveau-nés ou les prématurés. Les manifestations de ce syndrome sont notamment les suivantes : apparition frappante du syndrome de respiration haletante, acidose métabolique, détresse respiratoire, respiration agonique, dysfonctionnement du système nerveux central, convulsions, hémorragie intracrânienne, hypoactivité, hypotonie, hypotension, bradycardie, collapsus cardiovasculaire et mort. Comme l'alcool benzylique peut traverser la barrière placentaire, la préparation LOVENOX qui contient de l’alcool benzylique comme agent de conservation ne doit pas être administrée aux femmes enceintes.
Effets tératogènes : Comme dans le cas de toute autre HBPM, LOVENOX ne devrait pas être utilisé chez la femme enceinte à moins que les avantages thérapeutiques attendus ne l'emportent sur les risques potentiels. On a rapporté des anomalies congénitales chez les nourrissons nés de mères qui avaient reçu une HBPM durant leur grossesse, notamment des anomalies cérébrales, des anomalies des membres, des hypospadias, des malformations vasculaires périphériques, des dysplasies fibreuses et des malformations cardiaques. Aucun lien causal n’a cependant été établi, et la fréquence de ces anomalies n’a pas été plus élevée que dans la population générale.
Effets non tératogènes : Les données de postcommercialisation font état de mortalité fœtale survenue à la suite de l’administration d’une HBPM durant la grossesse. Aucun lien de causalité n’a pu être établi dans ces cas. Les femmes enceintes qui reçoivent des anticoagulants, LOVENOX inclus, sont exposées à un risque accru d’hémorragie. Ces hémorragies peuvent siéger à n’importe quel endroit du corps et entraîner la mort de la mère ou du fœtus. Par conséquent, les femmes enceintes traitées par LOVENOX doivent l’être sous étroite surveillance. On doit aviser les femmes enceintes, ou en âge de procréer, des risques encourus par elles-mêmes et leur fœtus, liés à l'administration de LOVENOX pendant la grossesse.
Les données de postcommercialisation font aussi état de thromboses survenues chez des femmes enceintes porteuses de prothèses valvulaires traitées par des HBPM à titre thromboprophylactique. Ces complications se sont soldées par la mort maternelle ou par une intervention chirurgicale.
Les femmes enceintes porteuses de prothèses valvulaires cardiaques sont exposées à un risque extrêmement élevé de thromboembolie. On a rapporté en effet une incidence avoisinant 30 % chez ces patientes, même en présence d’une héparinisation apparemment adéquate par des HBPM ou de l’HNF. Chez ces patientes, tout traitement anticoagulant ne devrait par conséquent être entrepris que par un clinicien chevronné, expert en la matière.
7.1.2 Allaitement
On ne sait pas si LOVENOX passe dans le lait maternel. Comme un grand nombre de médicaments passent dans le lait maternel, la prudence est de rigueur quand on prescrit LOVENOX aux femmes qui allaitent.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 75 ans) : Les patients âgés (particulièrement ceux qui sont âgés de 80 ans ou plus) qui reçoivent des HBPM sont davantage exposés au risque hémorragique. La posologie de même que l'administration concomitante d’autres médicaments, en particulier d’antiplaquettaires, doivent donc être déterminées avec prudence. Le traitement des patients âgés de faible poids (< 45 kg) et de ceux qui sont prédisposés à une atteinte rénale devrait faire l’objet d’une étroite surveillance.
Dans le traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST chez les patients âgés, la fréquence de complications hémorragiques a été plus élevée chez les patients âgés de ≥ 65 ans, comparativement aux patients moins âgés (< 65 ans). Les patients âgés de ≥ 75 ans n’ont pas reçu un bolus i.v. à 30 mg avant l’instauration du schéma thérapeutique normal et ont vu leur dose s.-c. ajustée à 0,75 mg/kg toutes les 12 heures (voir la section 4.2 Dose recommandée et modification posologique, Traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST, Gériatrie (patients âgés de ≥ 75 ans)).
Au cours de l’étude clinique portant sur le traitement du STEMI aigu, qui comportait l’adaptation de la dose chez les patients âgés de ≥ 75 ans, on n’a observé aucune différence en ce qui a trait à l’efficacité entre les patients âgés de ≥ 75 ans (n = 1241) et les patients âgés de moins de 75 ans (n = 9015).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Saignements
Comme dans le cas de tout traitement antithrombotique, l’emploi de LOVENOX (énoxaparine) peut occasionner des manifestations hémorragiques (voir la section Réactions locales ci-bas).
La fréquence des complications hémorragiques graves pendant le traitement par LOVENOX est toutefois faible et ne diffère généralement pas de celle consécutive à l’emploi de l’HNF. Le patient qui reçoit LOVENOX est exposé au risque de complications hémorragiques graves quand son taux plasmatique d’activité anti-Xa frôle les 2,0 UI/mL. Parmi les autres facteurs de risque de saignements liés à l’héparinothérapie, mentionnons la présence d’une maladie concomitante grave, l’alcoolisme, l’emploi d’antiagrégants plaquettaires, l’insuffisance rénale, un âge avancé et, peut-être, l’appartenance au sexe féminin. L’apparition de pétéchies ou la propension aux ecchymoses peut précéder une hémorragie franche. Le saignement peut varier en importance, de l’hématome local sans gravité à l’hémorragie abondante. Les signes précoces de l’hémorragie peuvent comprendre l’épistaxis, l’hématurie ou le méléna. Le saignement peut siéger n’importe où et être difficile à dépister, comme c’est le cas du saignement rétropéritonéal. Il peut également toucher un site chirurgical.
On a rapporté en association avec l’administration de LOVENOX des hémorragies graves, notamment rétropéritonéales et intracrâniennes, dont certaines ont entraîné la mort.
Réactions locales
L’injection sous-cutanée d’énoxaparine sodique peut causer de la douleur et une légère irritation locale. On a observé la formation de nodules inflammatoires durs au point d’injection à de rares occasions seulement. Toutefois, la formation d’un hématome au point d’injection est un effet indésirable courant de LOVENOX (énoxaparine), de fréquence égale ou inférieure à 5 % après l’administration de faibles doses (prophylaxie), mais pouvant atteindre 10 %, voire davantage, si la dose employée est plus forte (traitement).
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Voici les taux de complications hémorragiques graves rapportés au cours des essais cliniques sur LOVENOX.
Tableau 3 - Épisodes hémorragiques graves survenus dans le cadre d’interventions chirurgicales abdominales et colorectales1
Indications
Schéma posologique LOVENOX
40 mg/jour, voie s.-c.
Héparine
5000 UI aux 8 h, voie s.-c.
Chirurgie abdominale2 n = 555
23 (4%)
n = 560
16 (3%)
Chirurgie colorectale2 n = 673
28 (4%)
n = 674
21 (3%)
1 Étaient considérées comme complications hémorragiques graves : 1. les hémorragies entraînant des conséquences cliniques graves, ou 2. les hémorragies accompagnées d’une baisse de l’hémoglobinémie ≥ 2 g/dL ou nécessitant une transfusion d’au moins 2 unités de produits sanguins. Toute hémorragie rétropéritonéale, intraoculaire ou intracrânienne était considérée d’emblée comme grave. 2 L'administration de LOVENOX à 40 mg/jour par voie s.-c. a été amorcée 2 heures avant l'intervention et maintenue jusqu’à 12 jours suivant l'intervention.
Tableau 4 - Épisodes hémorragiques graves survenus dans le cadre d’arthroplasties totales de la hanche ou du genou1
Indications
Schéma posologique
LOVENOX
30 mg aux 12 h, voie s.-c.
Héparine
15 000 UI/jour, voie s.-c. Arthroplastie totale de la
hanche2
n = 786
31 (4 %)
n = 541
32 (6 %)
Arthroplastie totale du genou2 n = 294
3 (1 %)
n = 225
3 (1 %)
1 Étaient considérées comme complications hémorragiques graves : 1. les hémorragies entraînant des conséquences cliniques graves, ou 2. les hémorragies accompagnées d’une baisse de l’hémoglobinémie ≥2 g/dL ou nécessitant une transfusion d’au moins 2 unités de produits sanguins. Toute hémorragie rétropéritonéale ou intracrânienne était considérée d’emblée comme grave. Dans le cas des essais portant sur l’arthroplastie totale du genou, les hémorragies intraoculaires étaient également considérées comme graves.
2 L'administration de LOVENOX à 30 mg aux 12 heures par voie s.-c. a été amorcée 12 à 24 heures après l'intervention et maintenue jusqu’à 14 jours suivant l'intervention.
NOTE : Les schémas posologiques thromboprophylactiques préopératoires à 40 mg, 1 fois par jour, et postopératoire à 30 mg, toutes les 12 heures, pour les arthroplasties totales de la hanche n’ont fait l’objet d’aucun essai clinique comparatif.
Tableau 5 - Épisodes hémorragiques graves survenus dans le cadre d’arthroplasties totales de la hanche ou du genou suivies d’un traitement prophylactique prolongé1
Schéma posologique
| Prophylaxie initiale2 |
Prophylaxie prolongée3
Indications
Lovenox 30 mg aux 12 h, voie s.-c. | Lovenox 40 mg/jour, voie s.-c. | Lovenox 40 mg/jour, voie s.-c. |
Placebo
1 f.p.j., voie s.-c.
Arthroplastie totale de la hanche
| n = 475 8 (1,7 %) | n = 288 3 (1,0 %) | n = 445 0 (0 %) |
n = 431 0 (0 %) Arthroplastie totale du genou4
| n = 493 8 (1,6 %) | — | n = 217 0 (0 %) |
n = 221 1 (0 %) 1 Étaient considérées comme complications hémorragiques graves : 1. les hémorragies entraînant des conséquences cliniques graves, ou
- 2. les hémorragies accompagnées d’une baisse de l’hémoglobinémie ≥ 2 g/dL ou nécessitant une transfusion d’au moins 2 unités de produits sanguins. Toute hémorragie rétropéritonéale ou intracrânienne était considérée d’emblée comme grave.
2 Prophylaxie initiale pendant l’hospitalisation : Dans le cadre de l’étude multicentrique 307, Lovenox a été administré par voie s.-c. à raison de 30 mg aux 12 heures pendant 7 à 10 jours; le traitement a été amorcé dans les 12 à 24 heures suivant l’intervention chirurgicale. Dans le cadre de l’étude monocentrique PK537, Lovenox a été administré par voie s.-c. à raison de 40 mg, 1 fois par jour; le traitement a été amorcé 12 ± 2 heures avant la chirurgie, a été répété le jour même de l’intervention puis s’est poursuivi pendant 9 ± 2 jours. 3 Prophylaxie prolongée après le congé de l’hôpital : Dans le cadre de l’étude multicentrique 307, Lovenox a été administré par voie s.-c. à raison de 40 mg, 1 fois par jour, pendant 18 à 21 jours. Dans le cadre des études monocentriques PK537 et ENX491001, Lovenox a été administré par voie s.-c. à raison de 40 mg, 1 fois par jour, pendant 21 ± 2 jours.
4 Prophylaxie initiale pendant l’hospitalisation : Dans le cadre de l’étude multicentrique 307, Lovenox a été administré par voie s.-c. à raison de 30 mg aux 12 heures pendant 7 à 10 jours; le traitement a été amorcé dans les 12 à 24 heures suivant l’intervention chirurgicale.
Prophylaxie prolongée après le congé de l’hôpital : schéma posologique de l’étude multicentrique 307.
Tableau 6 - Épisodes hémorragiques graves survenus chez des patients hospitalisés recevant des soins médicaux pour un état aigu et dont la mobilité était gravement réduite1
Indications
Schéma posologique
LOVENOX2
40 mg/jour, voie s.-c. Placebo2
Patients hospitalisés recevant des soins médicaux
pour un état aigu3
n = 360
3 (<1 %)
n = 362 2 (<1 %) 1 Étaient considérées comme complications hémorragiques graves : 1. les hémorragies entraînant des conséquences cliniques graves, ou 2. les hémorragies accompagnées d’une baisse de l’hémoglobinémie 2 g/dL ou nécessitant une transfusion d’au moins 2 unités de produits sanguins. Toute hémorragie rétropéritonéale ou intracrânienne était considérée d’emblée comme grave, bien qu’on n’en ait rapporté aucune durant l’essai.
2 Les taux représentent les hémorragies graves survenues durant l’administration du médicament expérimental jusqu’à 24 heures après l’injection de la dernière dose.
3 La durée habituelle du traitement était de 6 à 11 jours.
Tableau 7 - Épisodes hémorragiques graves survenus chez des patients souffrant d’angine instable et ayant subi un infarctus du myocarde sans onde Q
Indication
Schéma posologique
LOVENOX1
1 mg/kg aux12 h, voie s.-c.
Héparine1
Traitement i.v. ajusté en fonction du TCA
Angine instable et IM sans
onde Q2, 3
n = 1 578
17 (1 %)
n = 1 529 18 (1 %) 1 Les taux représentent les hémorragies graves survenues durant l’administration du médicament expérimental jusqu’à 12 heures après l’injection de la dernière dose durant un traitement d’une durée maximale de 8 jours.
2 Les patients ont reçu un traitement concomitant par l'AAS (de 100 à 325 mg par jour).
3 Étaient considérées comme complications hémorragiques graves : 1. les hémorragies entraînant des conséquences cliniques graves, ou 2.. les hémorragies accompagnées d’une baisse de l’hémoglobinémie ≥ 3 g/dL ou nécessitant une transfusion d’au moins 2 unités de produits sanguins. Toute hémorragie rétropéritonéale, intra-oculaire ou intracrânienne était considérée d’emblée comme grave.
Tableau 8 - Épisodes hémorragiques graves survenus durant le traitement de la TVP, en présence ou en l’absence d’une embolie pulmonaire1
Indication
Schéma posologique2
LOVENOX 1,5 mg/kg/jour, voie s.-c. | LOVENOX 1 mg/kg aux 12 h, voie s.-c. |
Héparine
Traitement i.v. ajusté en fonction du TCA
Traitement de la TVP, en présence ou en l’absence d’une embolie pulmonaire
| n = 298 5 (2 %) | n = 559 9 (2 %) |
n = 554
9 (2 %)
1 Étaient considérées comme complications hémorragiques graves : 1. les hémorragies entraînant des conséquences cliniques graves, ou 2. les hémorragies accompagnées d’une baisse de l’hémoglobinémie ≥ 2 g/dL ou nécessitant une transfusion d’au moins 2 unités de produits sanguins. Toute hémorragie rétropéritonéale, intra-oculaire ou intracrânienne était considérée d’emblée comme grave.
2 Tous les patients ont aussi reçu de la warfarine (adaptation de la dose en fonction du temps de Quick afin d’atteindre un ratio international normalisé se situant entre 2 et 3); le traitement a été amorcé dans les 72 heures de l'administration de LOVENOX ou de l’héparine standard et a été maintenu durant une période maximale de 90 jours. L’administration de LOVENOX ou l’héparinothérapie standard a été interrompue une fois l’effet anticoagulant obtenu par voie orale, soit en général 7 jours après le début du traitement.
Tableau 9 - Épisodes hémorragiques graves survenus à la suite d’un infarctus aigu du myocarde avec sus-décalage du segment ST
Indication
Schéma posologique
LOVENOX
Bolus i.v. initial de
30 mg, suivi de
1 mg/kg aux 12 h,
voie s.-c.*
Héparine
Traitement i.v.
ajusté en fonction du TCA
Infarctus aigu du myocarde avec sus-décalage du
segment ST
Hémorragie grave (y compris l’hémorragie
intracrânienne)
Hémorragie intracrânienne
n = 10 176
211 (2,1 %)
84 (0,8 %)
n = 10 151 138 (1,4 %) 66 (0,7 %)
Ces taux représentent les cas d’hémorragie grave (y compris l’hémorragie intracrânienne) survenue dans un délai de 30 jours au maximum.
Les hémorragies étaient jugées graves lorsqu’elles ont entraîné des manifestations cliniques importantes associées à une diminution du taux d’hémoglobine ≥5 g/dL. Tous les cas d’hémorragie intracrânienne ont été jugés graves.
*Les patients âgés de ≥ 75 ans n’ont pas reçu le bolus i.v. de 30 mg avant l’instauration du schéma posologique normal et ont vu leur dose s.-c. ajustée à 0,75 mg/kg toutes les 12 heures.
Autres effets indésirables d’importance clinique
Les autres effets indésirables observés lors des essais cliniques ayant porté sur LOVENOX ont été la thrombocytose, les réactions allergiques, l’élévation des taux d’enzymes hépatiques, l’urticaire, le prurit, l’érythème et les réactions au point d’injection.
Effets indésirables observés chez des patients traités par des injections de LOVENOX à la suite d’un infarctus aigu du myocarde avec sus-décalage du segment ST
Au cours d’une étude clinique menée chez des patients ayant souffert d’un infarctus aigu du myocarde avec sus-décalage du segment ST, le seul autre effet indésirable possiblement lié au traitement survenu dans le groupe LOVENOX à une fréquence d’au moins 0,5 % a été la thrombocytopénie (1,5 %).
8.5 Effets indésirables observées après la mise en marché
Troubles du système sanguin et lymphatique
Thrombocytopénie immunitaire de l’héparine (TIH)
On a rapporté dans de rares cas une thrombocytopénie grave liée à une réaction immunologique à l’administration de LOVENOX qui a entraîné une thrombose artérielle et/ou veineuse ou une thromboembolie (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique, Thrombocytopénie et Numération plaquettaire, et 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire). Certains cas de thrombose se sont accompagnés de complications comme un infarctus d’un organe ou une ischémie d’un membre.
- Thrombocytopénie
- Anémie hémorragique
- Éosinophilie
Troubles hépatobiliaires
Fonction hépatique
On a observé une élévation passagère et asymptomatique des taux des transaminases hépatiques (ASAT et ALAT) portant ces taux à plus de 3 fois la limite supérieure de la normale chez jusqu’à 6 % des patients qui recevaient LOVENOX. Cette observation est commune à toutes les HBPM ainsi qu’à l’HNF. Le mécanisme sous-tendant l’élévation de ces enzymes hépatiques n’a pas été élucidé. On n’a, par ailleurs, observé aucun cas d’atteinte hépatique irréversible systématique. Les taux des transaminases reviennent à la normale dans un délai de 3 à 7 jours après l’arrêt du traitement par l’énoxaparine.
- Atteinte hépatocellulaire
- Atteinte hépatique cholestatique
Troubles du système immunitaire
Hypersensibilité
Des réactions d’hypersensibilité incluant l’œdème de Quincke ainsi que des réactions ou des chocs anaphylactiques/anaphylactoïdes ont aussi été observés, quoique rarement, avec l’héparine non fractionnée et les héparines de bas poids moléculaire, y compris l’énoxaparine.
Troubles métaboliques et nutritionnels
Hyperkaliémie
Des cas d’hyperkaliémie ont été signalés lors de l’emploi des héparines, dont les HBPM.
Troubles musculo-squelettiques et systémiques
Effets sur la masse osseuse
L'usage prolongé des HBPM a été associé à l’apparition d’une ostéopénie.
- Ostéoporose suite à un traitement à long terme (plus de 3 mois)
Troubles du système nerveux
- Maux de tête
Troubles cutanés et des tissus sous-cutanés
- Des manifestations telles une thrombocytopénie, des éruptions cutanées (y compris les éruptions bulleuses), un purpura et des réactions allergiques se produisent à la suite de l’emploi de tous les HBPM, sans exception. Bien que rare, la nécrose cutanée apparaît généralement au point d’injection; elle est précédée d’un purpura ou de plaques érythémateuses et s’accompagne souvent d’un infiltrat inflammatoire et de douleurs. L’apparition d’une telle réaction commande l’arrêt du traitement par l’énoxaparine sodique. De très rares cas de vascularite cutanée en raison d’une hypersensibilité ont été signalés; ces cas pouvaient comprendre la vascularite leucocytoclasique. Il faut suspendre le traitement par LOVENOX en présence de réaction allergique locale ou générale.
- Alopécie
Troubles vasculaires
- Des cas d’hématome rachidien (ou hématome neuraxial) ont été rapportés avec l’utilisation concomitante d’énoxaparine sodique ainsi qu’une procédure d’anesthésie rachidienne ou épidurale ou une ponction lombaire. Ces réactions ont abouti à des blessures neurologiques de degrés variables, comprenant la paralysie à long terme ou permanente (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations périopératoires, Hématomes épiduraux ou rachidiens).
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
On recommande d’interrompre la prise des médicaments qui influent sur l’hémostase avant d’amorcer un traitement par LOVENOX, à moins que leur utilisation ne soit formellement indiquée. Si une telle association médicamenteuse est indiquée, le traitement par Lovenox devra faire l’objet d’une étroite surveillance clinique et biochimique chez les patients qui la reçoivent.
On doit faire preuve de prudence quand on administre LOVENOX à des patients traités par des anticoagulants ou des inhibiteurs plaquettaires oraux, anti-inflammatoires non stéroïdiens, ou par des thrombolytiques en raison du risque accru d’hémorragie. À moins de contre-indication, on recommande d’administrer de l’AAS aux patients traités pour une angine instable, un infarctus du myocarde sans onde Q ou un infarctus aigu du myocarde avec sus-décalage du segment ST (voir la section 4 POSOLOGIE ET ADMINISTRATION).
9.7 Interactions médicament-tests de laboratoire
Comme l’administration de LOVENOX peut s’accompagner d’une hausse des taux des transaminases hépatiques, on devra en tenir compte lors des épreuves de la fonction hépatique (voir la section 8.5 Effets indésirables observées après la mise en marché, Troubles hépatobiliaires).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
LOVENOX (énoxaparine) est un fragment d'héparine de bas poids moléculaire (HBPM) qui est obtenu par dépolymérisation contrôlée d'une héparine naturelle provenant de la muqueuse intestinale de porc. LOVENOX a une activité antithrombotique. L’énoxaparine se compose de molécules pourvues ou non d’une fraction pentasaccharide spécialement caractérisée; il s’agit du site de liaison à l’antithrombine (AT) grâce auquel cette HBPM a une forte affinité pour l’AT présente dans le plasma (anciennement appelée antithrombine III). En raison de sa masse moléculaire qui varie entre 3 800 et 5 000 daltons (comparativement à 15 000 daltons dans le cas de l’héparine), la molécule d'énoxaparine est trop petite pour se lier simultanément à la thrombine et à l’antithrombine III, principal facteur anticoagulant dans le sang.
Le mode d’action de l’énoxaparine repose sur l’interaction avec l’AT. Il est principalement attribuable à l’accélération de la vitesse de neutralisation de certains facteurs de coagulation activés par l’AT, mais d’autres mécanismes pourraient être en cause. L’énoxaparine potentialise de façon sélective l’inhibition des facteurs de coagulation Xa et IIa et ne modifie que légèrement les autres mécanismes hémostatiques, comme le temps de coagulation. La corrélation entre son effet antithrombotique et l’inhibition du facteur Xa est bien établie.
Le ratio d'activité anti-Xa : anti-IIa de l’énoxaparine est supérieur à 4 (tandis qu’il est égal à 1 dans le cas de l’héparine). Des modèles expérimentaux ont permis de montrer cette dissociation entre les activités anti-Xa et anti-IIa; l'activité antithrombotique de l'énoxaparine était comparable à celle de l'héparine, tandis que son effet hémorragique était moins important. Chez l’homme, les résultats d’études cliniques n'ont pas révélé de lien causal entre le ratio d'activité anti-Xa : anti-IIa et les effets pharmacologiques ou cliniques.
On ne peut pas doser directement LOVENOX dans le sang, mais il est possible de mesurer son effet sur les mécanismes de coagulation. La surveillance de l’héparinothérapie est fondée sur l’allongement du temps de céphaline activée (TCA) et sur l’activité anti-Xa. Or, il se peut que le TCA consécutif à l’emploi d’énoxaparine en dose prophylactique ne soit pas notablement plus long que celui qui est lié à l’administration d’héparine non fractionnée (HNF). De plus, on n’évalue pas l’effet du traitement par LOVENOX par mesure de l’allongement du TCA obtenu après l’administration de doses thérapeutiques. La puissance de l’énoxaparine s’exprime en unités internationales anti-Xa (p. ex., 1 mg d’énoxaparine équivaut à 100 UI anti-Xa).
Lors d’épreuves in vitro en milieu purifié, l’énoxaparine sodique a exercé une importante activité anti-Xa (environ 100 UI/mg) et une faible activité anti-IIa ou antithrombine (environ 28 UI/mg). Ces actions anticoagulantes reposent sur une interaction avec l’antithrombine III (AT III), produisant un effet antithrombotique chez l’homme.
Outre cette activité anti-Xa/IIa, on a observé d’autres propriétés antithrombotiques et anti-inflammatoires de l’énoxaparine chez des sujets sains et des patients, de même que dans des modèles non cliniques. Ainsi, la molécule entraîne notamment une inhibition par l’AT III d’autres facteurs de la coagulation (p. ex., le facteur VIIa), la libération de l’inhibiteur de la voie du facteur tissulaire (TFPI) endogène, ainsi qu’une réduction de la libération du facteur de von Willebrand de l’endothélium vasculaire dans la circulation générale. Tous ces phénomènes sont reconnus pour contribuer à l’effet antithrombotique global de l’énoxaparine.
10.3 Pharmacocinétique
Absorption
L’étude pharmacocinétique de l'énoxaparine a été fondée sur les taux plasmatiques d'activité anti-Xa. La biodisponibilité absolue moyenne de l’énoxaparine administrée par voie sous-cutanée est d’environ 92 % chez des volontaires sains.
Le pic d’activité anti-Xa plasmatique moyen s’observe de 3 à 5 heures après l’injection sous-cutanée. Chez des volontaires sains, on a relevé des taux approximatifs de 0,2 UI anti-Xa/mL, de 0,4 UI anti-Xa/mL, de 1,0 UI anti-Xa/mL et 1,3 UI anti-Xa/mL à la suite de l’injection sous-cutanée d’une dose unique de 20 mg, de 40 mg, de 1 mg/kg et de 1,5 mg/kg respectivement.
La pharmacocinétique de l’énoxaparine est linéaire pour tout l’intervalle posologique recommandé. L’état d’équilibre est atteint entre le 3e et le 4e jour qui suivent l’injection sous-cutanée de doses répétées de 1 mg/kg, 2 fois par jour, l'exposition moyenne étant de 65 % supérieure à celle relevée après l’injection d’une dose unique. Les concentrations maximale et minimale moyennes associées à ce schéma posologique ont été respectivement d’environ 1,2 et de 0,52 UI/mL.
L’administration d’un bolus i.v. de 30 mg immédiatement suivie de l’injection s.-c. d’une dose de 1 mg/kg toutes les 12 heures a produit un premier pic d’antifacteur Xa à 1,16 UI/mL (n = 16) et s’est traduit par une exposition moyenne correspondant à 88 % des taux observés à l’état d’équilibre, lequel est atteint au deuxième jour de traitement.
Distribution
Le volume de distribution de l’énoxaparine est d’environ 5 litres. La clairance apparente de l’énoxaparine après son administration par voie sous-cutanée, se situe aux alentours de 15 mL/min.
Les résultats d'une étude clinique portant sur un très petit nombre de volontaires indiquent que l'énoxaparine, détectée par l'activité de l'antifacteur Xa, ne semble pas traverser la barrière placentaire, du moins pendant le deuxième trimestre de la grossesse.
Métabolisme
L'énoxaparine est métabolisée dans le foie par désulfatation et dépolymérisation.
Élimination
L’élimination du médicament est monophasique et s’associe à une demi-vie d’environ 4 heures après l’administration sous-cutanée d’une dose unique et de 7 heures après l’injection de doses sous-cutanées répétées à des sujets sains.
Elle est principalement éliminée par voie rénale. La clairance rénale des fragments actifs représente environ 10 % de la dose administrée; environ 40 % de la dose administrée se retrouvent sous forme de fragments actifs et inactifs dans l’urine.
Interaction pharmacocinétique : Aucune interaction pharmacocinétique n’a été observée entre l’énoxaparine et les thrombolytiques administrés en concomitance.
Populations et états pathologiques particuliers
Personnes âgées
L’analyse des paramètres pharmacocinétiques de la population étudiée n’a pas révélé de différences du profil cinétique de l’énoxaparine entre les sujets âgés et les sujets plus jeunes dont la fonction rénale est normale. Toutefois, comme on sait que la fonction rénale diminue avec l’âge, on peut s’attendre à un ralentissement de l’élimination de l’énoxaparine chez les patients âgés (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal, et 7.1.4 Personnes âgées).
Insuffisance rénale
On a observé une relation linéaire entre la clairance plasmatique de l'activité anti-Xa et
la clairance de la créatinine à l’état d’équilibre, ce qui témoigne d’une diminution de la clairance de l’énoxaparine chez les patients dont la fonction rénale est altérée.
L'exposition à l’activité anti-Xa à l’état d’équilibre, représentée par l’ASC, est augmentée d’environ 34 % en présence d’une insuffisance rénale légère (clairance de la créatinine se situant entre 50 et 80 mL/min), d’environ 72 % en présence d’une insuffisance rénale modérée (clairance de la créatinine se situant entre 30 et 50 mL/min), et d’environ 95 % en présence d’une insuffisance rénale grave (clairance de la créatinine < 30 mL/min) après l’administration sous-cutanée d’une dose d’énoxaparine de 1,5 mg/kg, 1 fois par jour, durant 4 jours. À la suite de l’administration sous-cutanée d’une dose d’énoxaparine de 1 mg/kg, 2 fois par jour, durant 4 jours, l'exposition à l’activité anti-Xa à l’état d’équilibre est augmentée d’environ 33 % en présence d’une insuffisance rénale légère, d’environ 46 % en présence d’une insuffisance rénale modérée et d’environ 97 % en présence d’une insuffisance rénale grave.
L'administration prophylactique d’une dose fixe d’énoxaparine par voie sous-cutanée de 40 mg, 1 fois par jour, durant 4 jours, se solde par une augmentation de l’exposition à l’activité anti-Xa d’environ 20 %, 21 % et 65 % en présence d’une insuffisance rénale respectivement légère, moyenne et grave (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal, et 4.2 Dose recommandée et modification posologique, Emploi chez les insuffisants rénaux).
L'administration d’énoxaparine par voie intraveineuse s’accompagne d’une demi-vie de l’activité anti-Xa beaucoup plus longue chez l’insuffisant rénal que chez le sujet sain (t½ de 5,12 h chez l’insuffisant rénal chronique et de 2,94 h chez le jeune volontaire sain).
Obésité / faible poids corporel
L'administration d’une dose unique sous-cutanée de 40 mg, sans adaptation posologique en fonction du poids du patient, s’est soldée par une augmentation de l’exposition à l’activité anti-Xa de 52 % chez les femmes de faible poids (< 45 kg) et de 27 % chez les hommes de faible poids (< 57 kg) par rapport à des témoins de poids normal; ces patients peuvent donc être exposés à un risque accru d’hémorragie (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Patients dont le poids est extrêmement faible ou élevé).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante (de 15 à 25 °C).
Protéger de la chaleur.
Ne pas conserver les flacons multidoses entamés plus de 28 jours après la première utilisation.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : énoxaparine sodique
Nom chimique : L’énoxaparine sodique est le sel de sodium d'une héparine de bas poids moléculaire, obtenue par dépolymérisation alcaline de l'ester benzylique d'héparine sodique provenant de la muqueuse intestinale de porc. La masse moléculaire moyenne de l’énoxaparine sodique correspond au tiers de celle de l’héparine non fractionnée.
L’énoxaparine sodique est constituée d’un mélange de chaînes de polysaccharides sulfatés de longueurs variables et formées d’unités disaccharidiques récurrentes. La séquence complexe des oligosaccharides n’a pas encore été entièrement déterminée. Le monomère des disaccharides se compose de 1 molécule d’acide uronique et de 1 molécule de D-glucosamine, liées en position 1-4. L’acide uronique peut être l’acide D-glucuronique ou l’acide L-iduronique, lequel peut être sulfaté en position 2. La glucosamine peut être N-sulfatée, N-acétylée, 6-0-sulfatée ou 3-0-sulfatée.
Selon les connaissances actuelles, la majorité des composants ont une structure 4-énopyranosuronique à l’extrémité non réductrice de leur chaîne. Environ 20 % des composants comportent un dérivé 1,6-anhydro à l’extrémité réductrice de leur chaîne, dans une proportion comprise entre 15 % et 25 %.
La masse moléculaire moyenne se situe entre 3 800 et 5 000 daltons; la valeur relative s’établissant à environ 4 500 daltons. Le pourcentage des chaînes ayant une masse de 2 000 à 8 000 daltons se situe entre 68,0 % et 82,0 %.
Formule moléculaire :
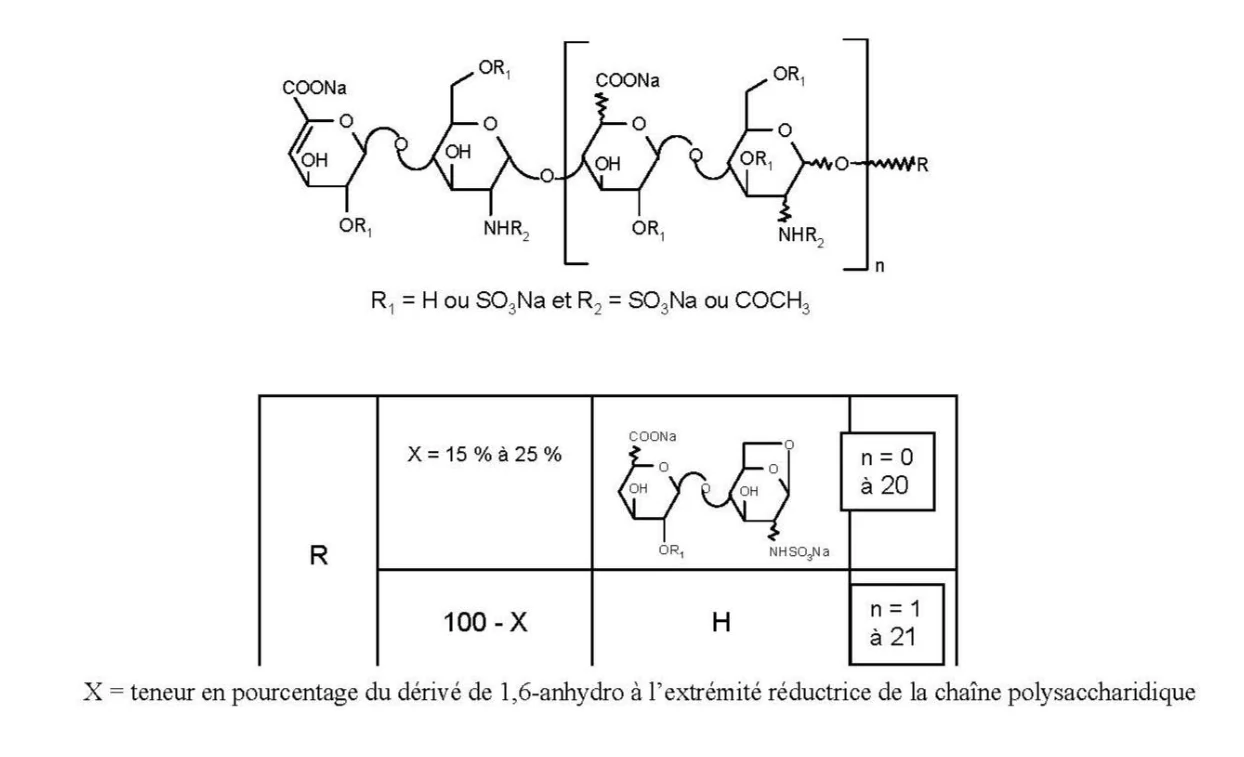
Masse moléculaire : La masse moléculaire relative est d'environ 4 500 daltons
(plage de 3 800 à 5 000 daltons).
Propriétés physicochimiques : L'énoxaparine sodique est une fine poudre blanche à blanchâtre. Elle est soluble dans l'eau, mais presque insoluble dans l'éthanol et le chloroforme. Les solutions aqueuses d'énoxaparine sodique (solution aqueuse à 10 %) ont un pH se situant entre 6,2 et 7,7.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Prévention de la maladie thromboembolique veineuse à la suite d’une chirurgie de la hanche ou du genou [CPK 0884 P20, CPK 0387/PK523, CPK 0688/PK527]
L’innocuité et l’efficacité de LOVENOX (énoxaparine sodique) dans la prévention de la thrombose veineuse profonde (TVP) à la suite d’une chirurgie de la hanche ou du genou ont été évaluées au cours de 3 vastes essais repères regroupant 896 patients âgés de plus de 40 ans. L’âge moyen était de 67 ans, et la proportion d’hommes et de femmes était de 40,2 % et de 56,5 %, respectivement. Il s’agissait d’essais multicentriques contrôlés et menés à double insu visant à comparer LOVENOX à un placebo ou à l’héparine calcique chez des patients ayant subi une chirurgie orthopédique de la hanche ou du genou. Le traitement par LOVENOX ou par le traitement standard choisi était amorcé le lendemain ou le surlendemain de la chirurgie, à
condition que l’hémostase ait été obtenue, et il a été maintenu durant 14 jours ou jusqu’à l’obtention du congé de l’hôpital, selon la première éventualité. Les objectifs, les critères d’évaluation et les interventions étaient les mêmes dans les 3 essais.
Tableau 10 - Résumé des données démographiques des patients ayant participé à des essais cliniques portant sur la prévention de la maladie thromboembolique veineuse à la suite d’une chirurgie de la hanche ou du genou
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
CPK 0884 P20 (hanche) | À double insu, avec randomisation et groupes parallèles Comparer l’énoxaparine et un placebo dans la prévention de la TVP chez des patients ayant subi une arthroplastie totale de la hanche | Énoxaparine 30 mg en injection s. c., 2 f.p.j. ou Placebo en injection s.-c., 2 f.p.j. Durée : jusqu’à 14 jours | Total = 100 50 50 | 67,1 ans (41-84) | 45%/55% |
CPK 0387/PK523 (hanche) | À double insu, avec randomisation et groupes parallèles Comparer l’énoxaparine et l’héparine calcique dans la prévention de la TVP chez des patients ayant subi une chirurgie programmée de la hanche | Énoxaparine 30 mg en injection s.-c., 2 f.p.j. ou Héparine calcique 7500 unités en injection s.-c., 2 f.p.j. Durée : jusqu’à 14 jours | Total: 665 333 332 | 67 ans (66,2 ± 10,39) 67 ans (66,8 ± 9,09) | 45,8 %/54,2% |
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
CPK 0688/PK527 (genou) | À double insu, avec randomisation et groupes parallèles Comparer l’énoxaparine et un placebo dans la prévention de la TVP chez des patients ayant subi une chirurgie majeure au genou | Énoxaparine 30 mg en injection s.-c., 2 f.p.j. ou Placebo en injection s.-c., 2 f.p.j. Durée : jusqu’à 14 jours | Total: 131 66 65 | 68,1 (42-85) | 29,7%/60,3% |
Prophylaxie prolongée de la TVP à la suite d’une chirurgie de remplacement de la hanche [Étude 307]
Au cours de la phase en mode ouvert de l’étude multicentrique 307, les patients ayant subi une arthroplastie primaire programmée de la hanche ont reçu un traitement par LOVENOX par voie s.-c-. à raison de 30 mg 2 fois par jour pendant 7 à 10 jours, amorcé dans les 12 à 24 heures suivant l’intervention chirurgicale. Les patients qui ne devaient pas être opérés de nouveau, qui avaient reçu LOVENOX à la posologie appropriée lors de la phase en mode ouvert, qui ne prenaient pas de médicaments concomitants dont l’emploi était proscrit, et qui n’avaient pas souffert de TVP ou d’EP ni d’hémorragies graves au cours de leur hospitalisation ont ensuite été admis à la phase de traitement à double insu. Au cours de cette seconde phase, 435 patients qui avaient subi une arthroplastie unilatérale primaire de la hanche, une reprise chirurgicale ou un remplacement articulaire antérieur ont été répartis au hasard afin de recevoir, après leur congé de l’hôpital, un traitement prolongé par LOVENOX administré par voie s.-c. à raison de 40 mg, 1 fois par jour (n = 224) ou le placebo apparié (n = 211) jusqu’à l’obtention d’un total de 28 jours de traitement (durée moyenne du traitement : 19 jours). Les patients étaient âgés de 26 à 88 ans (moyenne d’âge : 63,4 ans) dans le groupe placebo et de 28 à 90 ans (moyenne d’âge : 64,4 ans) dans le groupe LOVENOX. La plupart des patients étaient de race blanche, et la proportion d’hommes et de femmes était de 49,9 % et de 50,1 %, respectivement. Le paramètre d’évaluation principal de cet essai était l’incidence de thromboembolie veineuse observée au cours de la période de traitement à double insu. La survenue d’une thromboembolie veineuse signifiait l’échec du traitement.
Tableau 11 - Résumé des données démographiques des patients ayant participé à des essais cliniques portant sur la prophylaxie prolongée de la maladie thromboembolique veineuse à la suite d’une chirurgie de la hanche
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
307 (hanche) | Multicentrique, à double insu, avec randomisation, groupes parallèles et témoins placebo Évaluer l’efficacité et l’innocuité d’un traitement prolongé par l’énoxaparine après le congé de l’hôpital comparativement au placebo pour la prévention de la maladie thromboembolique veineuse chez des patients ayant subi une arthroplastie totale primaire et programmée de la hanche | Phase en mode ouvert Énoxaparine 30 mg, 2 f.p.j., par voie s.-c., dans les 12 à 24 heures suivant la chirurgie Durée : de 7 à 10 jours Phase à double insu Énoxaparine 40 mg, 1 f.p.j., par voie s.-c. ou Placebo 1 f.p.j., par voie s.-c. Durée : jusqu’à l’obtention d’un total de 28 jours de traitement (moyenne : 19 jours) | Total = 475 Total = 435 (patients randomisés) 224 211 | 64,4 ans (28-90) 63,4 ans (26-88) | 49,9%/50,1% |
Chirurgie abdominale [PK567 et K568]
Deux essais cliniques multicentriques de phase III (PK567 et PK568) ont été menés afin d’évaluer l’efficacité et l’innocuité de LOVENOX dans la prévention de la thrombose veineuse profonde (TVP) et de l’embolie pulmonaire (EP) chez 2462 patients devant subir une chirurgie colorectale et une chirurgie curative anticancéreuse programmée. Au cours de ces 2 essais menés à double insu, on a eu recours à l’administration sous-cutanée de 5000 unités d’héparine standard toutes les 8 heures à titre d’agent témoin; l’administration du médicament à l’étude a été amorcée 2 heures avant l’intervention chirurgicale et maintenue durant une période de 6 à 12 jours.
Données démographiques et plan de l’essai [PK567]
Les patients à risque qui ont subi une chirurgie abdominale comprennent les personnes âgées de plus de 40 ans, atteintes d’obésité, devant subir une chirurgie sous anesthésie générale durant plus de 30 minutes ou présentant des facteurs de risque additionnels, tels qu’un cancer ou des antécédents de thrombose veineuse profonde ou d’embolie pulmonaire.
Au cours d’une étude menée à double insu et avec groupes parallèles chez des patients devant subir une chirurgie anticancéreuse programmée visant le tube digestif, les voies urinaires ou l’appareil génital féminin, 1116 patients ont été recrutés, dont 1115 ont reçu un traitement. L’âge des patients variait de 32 à 97 ans (âge moyen de 67,1 ans), et la proportion d’hommes et de femmes était de 52,7 % et de 47,3 %, respectivement. Les patients étaient à 98 % de race blanche, à 1,1 % de race noire, à 0,4 % d’origine asiatique et à 0,4 % d’une autre origine.
Tableau 12 - Résumé des données démographiques des patients admis à l’essai clinique PK567 portant sur la prévention de la thrombose veineuse profonde à la suite d’une chirurgie abdominale
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
| PK567 | Multicentrique, à double insu, avec randomisation, contrôlé par l’héparine Comparer l’innocuité et l’efficacité de l’énoxaparine à celles de l’héparine non fractionnée dans la prévention de la TVP chez des patients ayant subi une chirurgie anticancéreuse programmée | Énoxaparine 40 mg en injection s.-c., 1 f.p.j.* Héparine 5000 unités en injection s.-c., 3 f.p.j. Durée : de 6 à 12 jours Durée médiane : énoxaparine, 9 jours; héparine, 8 jours | Total : 1115 555 560 | 67,1 (32-97) | 52,7%/47,3% |
* De plus, les patients du groupe énoxaparine ont reçu 2 injections de placebo.
Données démographiques et plan de l’essai [PK568]
Une seconde étude menée à double insu et avec groupes parallèles avait pour objet de comparer LOVENOX administré par voie s.-c. à raison de 40 mg 1 fois par jour et l’héparine administrée à raison de 5000 unités par voie s.-c. toutes les 8 heures chez des patients devant subir une chirurgie colorectale (dont le tiers était atteint d’un cancer). Les 1347 patients randomisés ont tous reçu un traitement. Les patients étaient âgés de 18 à 92 ans (âge moyen de 50,1 ans), et la proportion d’hommes et de femmes était de 54,2 % et de 45,8 %, respectivement.
Tableau 13 - Résumé des données démographiques des patients admis à l’essai clinique PK568 portant sur la prévention de la thrombose veineuse profonde à la suite d’une chirurgie colorectale
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
| PK568 | Multicentrique, à double insu, avec randomisation Comparer l’efficacité et l’innocuité de l’énoxaparine et de l’héparine calcique dans la prévention de la TVP chez des patients ayant subi une chirurgie colorectale | Énoxaparine 40 mg en injection s.-c., 1 f.p.j.* Héparine 5000 unités en injection s.-c., 3 f.p.j. Durée : 7- 10 jours Suivi : 6 semaines | Total : 1347 673 674 | 50,1 (18-92) | 54,2%/45,8% |
* De plus, les patients du groupe énoxaparine ont reçu 2 injections de placebo.
Prévention de la thromboembolie veineuse chez des patients hospitalisés dont la mobilité est fortement restreinte en présence d’une affection aiguë [MEDENOX (ENX395006)]
Au cours d’un essai multicentrique mené à double insu et avec groupes parallèles, on a comparé LOVENOX administré par voie s.-c. à raison de 20 ou de 40 mg, 1 fois par jour, et un placebo dans la prévention de la thromboembolie veineuse chez des patients hospitalisés dont la mobilité était fortement restreinte en présence d’une affection aiguë. Cet essai a regroupé des patients atteints d’insuffisance cardiaque de classe III ou IV (NYHA); d’insuffisance respiratoire aiguë ou d’insuffisance respiratoire chronique assortie de complications (ne nécessitant aucune ventilation assistée); d’infection aiguë (à l’exception du choc septique); ou de troubles rhumatismaux aigus (douleur lombaire ou sciatique aiguë, tassement vertébral [attribuable à l’ostéoporose ou à une tumeur], épisodes d’arthrite aiguë dans les membres inférieurs). En tout, 1102 patients ont été admis à l’essai, dont 1073 ont reçu un traitement. L’incidence de la thromboembolie veineuse a été évaluée chez 866 patients. Les patients étaient âgés de 41 à 97 ans (âge moyen de 73,55 ans), et la proportion d’hommes et de femmes était de 50,35 % et de 49,65 %, respectivement. Le traitement a été maintenu durant 14 jours tout au plus (durée médiane de 7 jours), et les patients ont fait l’objet d’un suivi 90 jours après le début du traitement.
Tableau 14 - Résumé des données démographiques des patients admis à un essai clinique portant sur la prévention de la thrombose veineuse profonde chez des patients hospitalisés dont la mobilité est fortement restreinte en présence d’une affection aiguë
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
| MEDENOX (ENX395006) | Multicentrique, à double insu, avec randomisation et groupes parallèles Évaluer l’innocuité et l’efficacité de 2 doses d’énoxaparine dans la prévention de la thromboembolie veineuse chez des patients hospitalisés souffrant de troubles médicaux aigus | 40 mg ou 20 mg* d’énoxaparine ou placebo, en injection s.-c., 1 f.p.j. Durée : de 6 à 14 jours Suivi : 3 mois | Total : 866 Énoxaparine 20 mg : 287 40 mg : 291 Placebo : 288 | 73,55 (41-97) | 49,65%/50,35% |
* On n’a observé aucune différence entre les groupes LOVENOX à 20 mg et placebo. La dose de LOVENOX de 20 mg n’est pas approuvée au Canada.
Traitement de la thrombose veineuse profonde (TVP) accompagnée ou non d’une embolie pulmonaire (EP) [PK529 et CPK2091]
L’innocuité et l’efficacité de l’énoxaparine dans le traitement de la TVP accompagnée ou non d’une EP ont été évaluées dans le cadre de 2 essais cliniques (PK529 et CPK2091) regroupant 1401 patients.
Données démographiques et plan de l’essai [PK529]
Au cours d’un essai multicentrique mené avec groupes parallèles, 900 patients atteints d’une TVP aiguë aux membres inférieurs accompagnée ou non d’une EP ont été randomisés en vue d’être hospitalisés aux fins de l’un des traitements suivants : (i) LOVENOX administré par voie s.-c. à raison de 1,5 mg/kg 1 fois par jour (ii) LOVENOX administré par voie s.-c. à raison de 1 mg/kg toutes les 12 heures, ou (iii) héparine en bolus i.v. (5000 unités) suivi d’une perfusion continue (administrée en vue d’atteindre un temps de céphaline activée [TCA] de 55 à 85 secondes). Les 900 patients randomisés ont tous reçu un traitement. Les patients étaient âgés de 18 à 92 ans (âge moyen : 60,7 ans), et la proportion d’hommes et de femmes était de 54,7 % et de 45,3 %, respectivement. Tous les patients ont également reçu de la warfarine sodique (dose ajustée en fonction du temps de prothrombine en vue d’atteindre un rapport international normalisé [RIN] de 2,0 à 3,0), la première dose ayant été administrée dans les 72 heures suivant le début du traitement par LOVENOX ou de l’héparinothérapie standard, après quoi le traitement par la warfarine a été maintenu durant 90 jours. Le traitement par LOVENOX injectable et l’héparinothérapie standard ont été administrés durant un minimum de 5 jours et jusqu’à l’atteinte du RIN cible associé au traitement par la warfarine sodique.
Tableau 15 - Résumé des données démographiques des patients admis à un essai clinique comparant l’efficacité de LOVENOX à celle de l’héparine dans le traitement de la thromboembolie veineuse
| No de l’essai | Plan de l’essai | Posologie*, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre ) | Âge moyen (plage) | Sexe (H/F) |
| PK529 | Multicentrique, à l’insu partiel, contrôlé, avec randomisation et groupes parallèles Comparer l’efficacité et l’innocuité de l’énoxaparine à celles de l’héparine dans le traitement de la TVP accompagnée ou non d’une embolie pulmonaire | Énoxaparine 1 mg/kg, 2 f.p.j. ou 1,5 mg/kg, 1 f.p.j., en injection s.-c Héparine Bolus i.v. (5000 U) suivi d’une perfusion continue Durée : minimum de 5 jours et jusqu’à l’atteinte du RIN cible associé au traitement par la warfarine sodique Durée médiane : 7 jours | Total = 900 312 298 290 | 60,7 (18-92) | 54,7%/45,3% |
* Tous les patients ont également reçu de la warfarine sodique.
Données démographiques et plan de l’essai [CPK2091]
De même, au cours d’un essai multicentrique ouvert mené avec groupes parallèles, des patients atteints de TVP proximale aiguë ont été randomisés en vue de recevoir un traitement par LOVENOX ou par l’héparine. Les patients qui n’étaient pas en mesure de recevoir un traitement ambulatoire n’ont pas été admis à l’étude. Les critères d’exclusion relatifs au traitement ambulatoire étaient les suivants : incapacité de recevoir une héparinothérapie ambulatoire en raison d’affections concomitantes ou du risque d’inobservance thérapeutique et incapacité d’effectuer les visites de suivi ambulatoire en raison d’une inaccessibilité géographique. Les patients admissibles à l’étude pouvaient être traités en milieu hospitalier, mais SEULS les patients du groupe LOVENOX étaient autorisés à retourner chez eux durant le traitement (72 %). Les 501 patients randomisés ont tous reçu un traitement. Les patients étaient âgés de 19 à 96 ans (âge moyen de 57,8 ans), et la proportion d’hommes et de femmes était de 60,5 % et de 39,5 %, respectivement. Les patients ont été randomisés en vue de recevoir LOVENOX à raison de 1 mg/kg toutes les 12 heures par voie s.-c. ou de l’héparine en bolus i.v. (5000 unités), suivi d’une perfusion continue administrée afin d’atteindre un TCA de
60 à 85 secondes (traitement en milieu hospitalier). Tous les patients ont également reçu de la warfarine sodique, tel qu’il est décrit dans l’étude précédente. LOVENOX en injection et l’héparinothérapie standard ont été administrés durant un minimum de 5 jours.
Tableau 16 - Résumé des données démographiques des patients admis à l’essai clinique CPK2091 comparant l’efficacité de LOVENOX à celle de l’héparine dans le traitement de la thrombose veineuse profonde
| No de l’essai | Plan de l’essai | Posologie*, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
| CPK2091 | Multicentrique, ouvert, avec randomisation et groupes parallèles Comparer l’efficacité et l’innocuité d’un traitement ambulatoire par l’énoxaparine et celles d’une héparinothérapie standard administrée en milieu hospitalier dans la réduction du risque de thromboembolie veineuse récurrente | Énoxaparine 1 mg/kg, 2 f.p.j. Héparine Bolus i.v. (5000 U) suivi d’une perfusion continue de 20 000 U Durée : 5 jours Durée médiane tous groupes confondus : 6 jours Suivi : 3 mois | Total = 501 247 254 | 61 (19-96) | 60,5%/39,5% |
* Tous les patients ont également reçu de la warfarine sodique.
Prévention des complications ischémiques dans le traitement de l’angine instable ou de l’infarctus du myocarde sans onde Q [ESSENCE – RP54563q-303]
Au cours d’un essai multicentrique mené à double insu avec groupes parallèles, des patients ayant récemment souffert d’angine instable ou subi un infarctus du myocarde (IM) sans onde Q ont été randomisés en vue de recevoir LOVENOX en injection s.-c., à raison de 1 mg/kg toutes les 12 heures, ou de l’héparine (5000 unités) en bolus i.v., puis en perfusion continue (administrée en vue d’atteindre un temps de céphaline activé [TCA] de 55 à 85 secondes). En tout, 3171 patients ont été admis à l’essai et 3107 ont reçu un traitement. L’âge des patients variait de 25 à 94 ans (âge moyen de 63,7 ans), et la proportion de femmes et d’hommes était de 33,6 % et de 66,4 %, respectivement. L’origine ethnique était répartie comme suit : race blanche, 89,8 %; race noire, 4,8 %; origine asiatique, 2,0 %; autre, 3,5 %. Tous les patients ont également reçu de l’AAS à raison de 100 à 325 mg/jour. Le traitement a été instauré dans les 24 heures suivant l’événement et s’est poursuivi jusqu’à la stabilisation de l’état clinique du patient, la réalisation d’une intervention de revascularisation ou l’obtention du congé de l’hôpital, pour une durée maximale de 8 jours.
Tableau 17 - Résumé des données démographiques des patients admis à l’essai clinique visant à évaluer l’emploi de LOVENOX pour prévenir les complications ischémiques dans le traitement de l’angine instable ou de l’IM sans onde Q
| No de l’essai | Plan de l’essai | Posologie*, voie d’administratio n et durée de l’essai | Sujets de l’essai (n = nombr e) | Âge moye n (plage ) | Sexe (H/F) |
ESSENCE (Efficacy and Safety of Subcutaneous Enoxaparin in Non-Q wave Coronary Events) – RRP54563q-303 | Multicentrique, à double insu, avec randomisation, contrôlé par placebo Comparer l’efficacité et l’innocuité de l’énoxaparine à celles de l’héparine pour prévenir les complications ischémiques chez les patients présentant de l’angine instable ou de l’IM sans onde Q | Énoxaparine 1 mg/kg en injection s.-c., 2 f.p.j. Héparine Bolus i.v. (5000 U) suivi d’une perfusion continue Durée : de 48 h à 8 jours Durée médiane : 2,6 jours | Total = 3107 1578 1529 | 63,7 (25-94) | 66,4%/33,6% |
* Tous les patients ont également reçu de l’AAS à raison de 100 à 325 mg/jour.
Bienfaits de LOVENOX après la fin du traitement (de 30 jours jusqu’à 1 an) [ESSENCE – à 1 an et TIMI 11B]
Au cours de l’essai TIMI 11B et d’une phase de suivi réalisée 1 an après l’essai ESSENCE, on a évalué les bienfaits offerts par LOVENOX pendant une période post-thérapeutique allant de 30 jours jusqu’à 1 an.
Données démographiques et plan de l’essai [ESSENCE – à 1 an]
Un an après la fin de l’essai ESSENCE, on a mené un sondage auprès de tous ses anciens participants en vue de déterminer si la supériorité de LOVENOX sur l’héparine, mise en évidence lors de la phase initiale de l’essai, persistait pendant une période prolongée. Cette phase de suivi était définie comme la période comprise entre la randomisation du patient et le jour de son évaluation à 1 an ou du dernier contact avec lui. On a procédé au recueil de données rétrospectives 1 an après la fin de l’essai. Pour ce faire, chaque établissement devait téléphoner à tous ses patients randomisés lors de l’essai et fournir aux sondeurs la documentation pertinente relative aux paramètres d’efficacité évalués. Au total, on a obtenu les données complètes de 2915 patients et le statut vital à 1 an de 2992 patients. Les patients dont on n’a pas confirmé le décès étaient considérés comme perdus de vue aux fins de l’analyse.
Tableau 18 - Résumé des données démographiques des patients participant à la phase de suivi à 1 an de l’essai ESSENCE
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
ESSENCE
| Recueil de données rétrospectives | Voir les données de l’essai ESSENCE | Total = 2915 Énoxaparine : 1469 Héparine : 1446 | 64 (25-94) | 66,1%/33,9% |
Données démographiques et plan de l’essai [TIMI 11B]
TIMI 11B est un essai multicentrique mené à double insu, avec randomisation, double placebo et groupes parallèles, qui visait à évaluer l’efficacité et l’innocuité d’un traitement prolongé par LOVENOX ou par l’héparine, en injections s.-c., chez des patients souffrant d’angine instable ou ayant subi un IM sans onde Q. Cet essai comportait les 2 phases de traitement suivantes : (1) une phase de courte durée en milieu hospitalier, au cours de laquelle la dose de médicament était établie en fonction du poids corporel, et (2) une phase ambulatoire prolongée, au cours de laquelle le patient recevait le médicament à l’étude pendant 35 jours, à compter de son congé de l’hôpital ou du 8e jour suivant l’événement, selon la première éventualité. Le traitement consistait en l’administration d’héparine pendant au moins 3 jours suivie d’injections s.-c. d’un placebo, ou d’un traitement antithrombotique continu par LOVENOX durant la phase en milieu hospitalier (30 mg en bolus i.v., suivis de 1 mg/kg, toutes les 12 h) et la phase ambulatoire (entre 40 et 60 mg, toutes les 12 h). Au total, 3910 patients ont été randomisés pour participer à l’essai; 3874 d’entre eux y ont reçu un traitement de courte durée et 2364, un traitement prolongé. L’âge médian des patients était de 64,3 ans (variant de 29 à 93 ans), et la proportion d’hommes et de femmes s’établissait à 64,8 % et à 35,2 %, respectivement.
Tableau 19 - Résumé des données démographiques des patients admis à l’essai TIMI 11B
| No de l’essai | Plan de l’essai | Posologie§, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage)** | Sexe** (H/F) |
TIMI 11B
(Thrombolysis In Myocardial Infarction)
Multicentrique, à double insu, avec
randomisation, double placebo et groupes
parallèles
Comparer les effets de
l’énoxaparine et de
l’HÉPARINE
dans le
traitement de patients
souffrant
d’angine
instable ou
ayant subi un
Phase de courte durée (traitement établi en fonction du poids corporel) Bolus i.v. Injection s.-c. Perfusion i.v. énoxaparine énoxaparine 30 mg Placebo 70 U/kg énoxaparine 1,0 mg/kg, toutes les 12 h placebo apparié HÉPARINE* HÉPARINE 70 U/kg Placebo 30 mg placebo apparié HÉPARINE 15 U/kg/h *dose ajustée en vue d’atteindre un TCA de 1,5 à 2,5 fois plus élevé que celui obtenu avec le placebo Durée : jusqu’au congé de l’hôpital ou au 8e jour suivant l’événement Durée médiane : énoxaparine, 4,63 jours; héparine, 3,02 jours | Total = 3874 1938 1936 |
64.3 (29-93)
64,8%/35,2%
| No de l’essai | Plan de l’essai | Posologie§, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage)** | Sexe** (H/F) |
| IM sans onde Q | Phase prolongée (traitement à dose fixe) Injection s.-c. énoxaparine énoxaparine ≥ 65 kg – 60 mg, toutes les 12 h < 65 kg – 40 mg, toutes les 12 h HÉPARINE* placebo apparié *dose ajustée en vue d’atteindre un TCA de 1,5 à 2,5 fois plus élevé que celui obtenu avec le placebo Durée : 35 jours Durée médiane : énoxaparine, 34,4 jours; héparine, 34,5 jours Suivi : 3 mois, 1 an | Total = 2364 1179 1185 |
§ Les patients des 2 groupes ont également reçu de l’AAS à raison de 100 à 325 mg/jour. ** Tous les patients randomisés
Traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST (STEMI) [XRP4563B/3001 ExTRACT-TIMI 25]
Au cours d’une étude multicentrique menée à double insu, avec double placebo et groupes parallèles (XRP4563B/3001 ExTRACT-TIMI 25), des patients ayant souffert d’un infarctus aigu du myocarde avec sus-décalage du segment ST (STEMI) qui étaient admissibles à un traitement par un fibrinolytique ont été randomisés dans une proportion de 1:1 en vue de recevoir LOVENOX ou de l’héparine non fractionnée. Tous les patients ont également été traités par de l’aspirine durant une période minimale de 30 jours. Le médicament à l’étude a été administré de 15 minutes avant à 30 minutes après l’instauration du traitement fibrinolytique. L’héparine non fractionnée a été administrée sous forme d’un bolus i.v. initial de 60 U/kg (maximum de 4000 U), suivi d’une perfusion de 12 U/kg par heure (maximum de 1000 U par heure au début du traitement), dont on a ajusté la dose pour maintenir un TCA de 1,5 à 2,0 fois plus élevé que la valeur de référence. La durée de la perfusion devait être d’au moins 48 heures. Le schéma posologique de l’énoxaparine a été ajusté selon l’âge et la fonction rénale du patient. Chez les patients âgés de moins de 75 ans, l’énoxaparine a été administrée sous forme d’un seul bolus intraveineux de 30 mg accompagné d’une dose sous-cutanée de 1 mg/kg, suivie d’une autre injection sous-cutanée de 1,0 mg/kg toutes les 12 heures. Dans le cas des patients âgés de 75 ans et plus, aucun bolus i.v. n’a été administré, et la dose administrée par voie s.-c. a été réduite à 0,75 mg/kg toutes les 12 heures. En ce qui a trait aux patients atteints d’insuffisance rénale grave (clairance estimée de la créatinine inférieure à 30 mL par minute), la posologie devait être réduite à 1,0 mg/kg toutes les 24 heures. Le traitement par l’énoxaparine en injections s.-c. était maintenu jusqu’à l’obtention du congé de l’hôpital ou durant une période maximale de 8 jours, selon la première éventualité.
Lorsqu’une intervention coronarienne percutanée (ICP) devait être réalisée durant la période de traitement par le médicament à l’étude, on devait ajouter un antithrombotique d’appoint en plus du médicament à l’étude administré à l’insu. Par conséquent, dans le cas des patients recevant l’énoxaparine, l’ICP devait être pratiquée sous énoxaparine (sans substitution du médicament), selon le schéma posologique établi au cours d’études précédentes, c’est-à-dire sans augmenter la dose, dans la mesure où la dernière injection s.-c. avait été donnée moins de 8 heures avant le gonflement du ballonnet. Cependant, si la dernière injection s.-c. avait eu lieu plus de 8 heures avant le gonflement du ballonnet, on devait administrer un bolus i.v. d’énoxaparine à raison de 0,3 mg/kg.
En tout, 20 506 patients ont été admis à cette étude, dont 20 479 ont formé la population intention-de-traiter. Les patients étaient âgés de 20 à 99 ans (âge moyen de 59,8 ans), et la proportion de femmes et d’hommes était de 23,5 % et de 76,5 %, respectivement. L’origine ethnique était répartie comme suit : race blanche, 87,2 %; race noire, 0,2 %; origine asiatique, 9,8 %; et autre, 2,8 %. Tous les patients, à l’exception de 4, ont reçu un fibrinolytique, soit un agent fibrino-spécifique dans la majorité des cas (79,8 %) et de la streptokinase chez les patients restants (20,2 %). Des interventions coronariennes percutanées ont été réalisées chez 4716 patients.
Tableau 20 - Résumé des données démographiques des patients ayant fait l’objet d’un traitement à la suite d’un infarctus aigu du myocarde avec sus-décalage du segment ST (STEMI)
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
| XRP4563B/3001 ExTRACT-TIMI 25 | Multinational, à double insu, avec randomisation, double placebo et groupes parallèles Évaluer l’efficacité et l’innocuité de l’énoxaparine et celles de l’HÉPARINE chez des patients ayant souffert d’un infarctus aigu du myocarde avec sus- décalage du segment ST recevant un traitement fibrinolytique | Énoxaparine Patients âgés de moins de < 75 ans Bolus i.v. initial de 30 mg, suivi d’une injection s.-c. de 1,0 mg/kg (maximum de 100 mg/injection pour les 2 premières injections) toutes les 12 heures (première injection s.-c. dans les 15 minutes suivant le bolus i.v.) Patients âgés de 75 ans ou plus (Aucun bolus) Injection s.-c. de 0,75 mg/kg (maximum de 75 mg/injection pour les 2 premières injections) toutes les 12 heures Patients dont la clairance de la créatinine est < 30 mL/minab Bolus i.v. initial de 30 mg, suivi d’une injection s.-c. de 1,0 mg/kg toutes les 24 heures (première injection s.-c. dans les 15 minutes suivant le bolus i.v.) Durée du traitement : 8 jours Héparine | Total = 20 479 10 256 10 223 | 59,8 (20-99) 59,9 (20-98) | 7841/2415 7855/2368 |
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
Tous les patients Bolus i.v. initial de 60 U/kg (maximum de 4000 U), suivi d’une perfusion continue (à raison de 12 U/kg/h au départ; maximum de 1000 U/h), avec ajustement de la dose en fonction du TCA (début de la perfusion dans les 15 minutes suivant le bolus i.v.) Durée du traitement : 48 heures |
a Les sujets que l’on savait atteints d’une insuffisance rénale grave au départ ont été exclus de l’étude.
b Aucun bolus i.v. ne devait être administré chez les sujets âgés de 75 ans ou plus.
STEMI = infarctus du myocarde avec sus-décalage du segment ST; i.v. = intraveineux; s.-c. = sous-cutané; ICP = intervention coronarienne percutanée
Bienfaits offerts par LOVENOX pendant une période post-thérapeutique allant de 30 jours jusqu’à 1 an chez des patients ayant fait l’objet d’un traitement à la suite d’un infarctus aigu du myocarde avec sus-décalage du segment ST (STEMI) [ExTRACT – suivi de 1 an]
Au cours de l’essai ExTRACT – suivi de 1 an, on a évalué les bienfaits offerts par LOVENOX pendant une période post-thérapeutique allant de 30 jours jusqu’à 1 an.
Un an après la fin de l’essai ExTRACT, on a mené un sondage auprès de tous ses anciens participants en vue de déterminer si les bienfaits cliniques de LOVENOX, mis en évidence lors de la phase initiale de l’essai, persistaient pendant une période prolongée. Cette étude de suivi visait principalement à évaluer le statut des sujets 6 et 12 mois après la fin du traitement (décès, infarctus du myocarde récidivant, AVC invalidant ou nouvelle hospitalisation). Cette phase de suivi était définie comme la période comprise entre la randomisation du patient et le jour de son évaluation à 1 an ou du dernier contact documenté avec lui (entretien téléphonique ou notes consignées au dossier du patient). On a obtenu les données complètes à 1 an de 18 160 (88,7 %) patients. Au total, 2312 (11,3 %) patients avaient abandonné l’étude. De ce nombre, 2115 patients (10,3 %) étaient décédés, 90 (0,4 %) avaient abandonné l’étude pour une autre raison, et 107 (0,5 %) avaient été perdus de vue.
Tableau 21 - Résumé des données démographiques des patients participant à la phase de suivi à 1 an de l’essai ExTRACT
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée de l’essai | Sujets de l’essai (n = nombre) | Âge moyen (plage) | Sexe (H/F) |
| ExTRACT – suivi à 1 an | Recueil de données sur 1 an | Voir le tableau 20 ci-dessus pour connaître la posologie, la voie d’administration et la durée de l’essai ExTRACT. Au cours de la phase additionnelle de suivi, les sujets ne recevaient plus le médicament à l’étude. | Total = 20 479 18 160 (suivi prolongé) Énoxaparine : 9098 Héparine : 9062 | 58,8 (20-99) 58,9 (20-92) | 7102/1996 7160/1902 |
Prévention de la formation de thrombus dans le circuit de la circulation extracorporelle durant l’hémodialyse
Les données témoignant de l’innocuité et de l’efficacité de LOVENOX pour prévenir a formation de thrombus dans le circuit de la circulation extracorporelle durant l’hémodialyse sont issues de trois études dont les résultats ont été publiés.
14.2 Résultats de l’étude
Prévention de la maladie thromboembolique veineuse à la suite d’une chirurgie de la hanche ou du genou [CPK 0884 P20, CPK 0387/PK523, CPK 0688/PK527]
L’objectif principal de chaque essai était d’évaluer l’efficacité et l’innocuité de LOVENOX dans la prévention de la thromboembolie. Les évaluations de l’efficacité étaient fondées sur la phlébographie, sur la mesure du taux de 125I-fibrinogène dans les membres inférieurs et sur la pléthysmographie par impédance (PGI). Les données relatives à l’efficacité sont présentées ci-dessous.
Tableau 22 - Fréquence de la TVP chez les patients traités par l’énoxaparine ou par un placebo à la suite d’une chirurgie de la hanche ou du genou
Essai
| Fréquence de TVP |
Valeur de p
Groupe LOVENOX (%) | Groupe placebo (%) | Groupe héparine (%) |
CPK 0884 P20 (Hanche)
| 10 | 46 | ─ |
0,0002
CPK 0387 (Hanche)
| 17 | ─ | 19 |
0,5317
CPK 0688 (Genou)
| 19,7 | 60,0 | ─ |
< 0,0001
Chez les patients ayant subi une arthroplastie totale de la hanche (essai CPK 0884), le traitement postopératoire par LOVENOX administré par voie s.-c. à raison de 30 mg, 2 fois par jour, a réduit de manière statistiquement significative la fréquence de TVP comparativement au placebo (10 % vs 46 %, respectivement; p = 0,0002). Le rapport de cotes a été de 8,34 (IC de 95 % = [2,72, 25,56]; p = 0,0002).
Chez les patients ayant subi une chirurgie programmée de la hanche (étude CPK0387), la fréquence de TVP dans le groupe LOVENOX a été moins élevée que dans le groupe héparine calcique (17 % vs 19 %, respectivement), bien que la comparaison entre ces groupes ne soit pas significative sur le plan statistique. L’administration de LOVENOX à raison de 30 mg par voie s.-c. 2 fois par jour, s’est révélée à tout le moins aussi efficace que l’administration de 7500 unités d’héparine calcique 2 fois par jour.
Chez les patients ayant subi une chirurgie majeure au genou (étude CPK 0688), l’administration de LOVENOX à raison de 30 mg 2 fois par jour a réduit de manière significative la fréquence de thromboembolie veineuse comparativement au placebo (60 % vs 19,7 %, respectivement; p < 0,0001). Le risque estimé de survenue d’une thromboembolie veineuse dans le groupe placebo a été 7,5 fois plus élevé que dans le groupe LOVENOX (IC de 95 % = [3,13 – 17,74]).
Prophylaxie prolongée de la TVP à la suite d’une chirurgie de remplacement de la hanche [Étude 307]
La prophylaxie prolongée par LOVENOX, administré par voie s.-c. à raison de 40 mg 1 fois par jour, a permis d’obtenir une réduction cliniquement et statistiquement significative de l’incidence de thromboembolie veineuse comparativement au placebo. On n’a observé aucun cas d’embolie pulmonaire (EP) dans le groupe recevant LOVENOX, alors que 1 patient du groupe recevant le placebo a souffert à la fois d’une TVP et d’une EP. Une évaluation du siège anatomique des TVP a révélé une baisse cliniquement et statistiquement significative du nombre de patients qui ont souffert d’une TVP proximale ou d’une TVP proximale et distale. La
baisse était légèrement moins marquée chez les patients n’ayant souffert que d’une TVP distale, mais était cliniquement manifeste.
Tableau 23 - Efficacité de LOVENOX administré par voie s.-c. à raison de 40 mg, 1 fois par jour, en prophylaxie prolongée de la TVP à la suite d’une chirurgie de remplacement de la hanche*
Paramètres
| Schéma posologique |
Valeur de p
LOVENOX 40 mg, 1 f.p.j., par voie s.-c. n (%) | Placebo 1 f.p.j., par voie s.-c. n (%) |
Ensemble des patients traités à la suite d’une arthroplastie de la hanche
| 224 | 211 |
Échecs du traitement TVP, selon le siège au moins proximale† proximale
distale
proximale + distale TVP + EP
18 (8,0) 6 (2,7) 4 (1,8) 12 (5,4) 2 (0,9) 0 (0,0) | 49 (23,2) 27 (12,8) 14 (6,6) 22 (10,4) 13 (6,2) 1 (0,5) |
< 0,001
< 0,001
* Étude multicentrique
† Comprend les patients ayant présenté une TVP proximale ainsi que ceux ayant présenté une TVP proximale et distale.
Chirurgie abdominale [PK567 et PK568]
Résultats de l’essai [PK567]
Le paramètre d’efficacité principal de cet essai était le taux d’incidence de thromboembolie veineuse chez l’ensemble des patients traités. L’objectif de l’essai était de démontrer que LOVENOX est à tout le moins aussi efficace que l’héparine pour prévenir la TVP chez des patients ayant subi une chirurgie abdominale. Les données relatives à l’efficacité sont présentées ci-dessous.
Tableau 24 - Efficacité de LOVENOX dans la prévention de la thrombose veineuse profonde à la suite d’une chirurgie abdominale
Paramètres
Schéma posologique LOVENOX
40 mg en injection s.-
c., 1 f.p.j.
n (%)
Héparine
5000 U en injection s.-c., toutes les 8 h n (%)
Ensemble des patients traités à la suite
d’une chirurgie abdominale 555 (100) 560 (100)
Échec du traitement
Ensemble des cas de thromboembolie
veineuse1 (%)
56 (10,1)
(IC de 95 %2 : de 8 à
13)
63 (11,3)
(IC de 95 % : de 9 à 14)
TVP seulement (%) 54 (9,7)
(IC de 95 % : de 7 à 12)
61 (10,9)
(IC de 95 % : de 8 à 13) 1 Par « thromboembolie veineuse », on entend la TVP, l’EP et les cas de mort jugés d’origine thromboembolique. La différence observée entre les groupes héparine et énoxaparine a été de - 1,16 % [IC de 90 % = - 4,20 %; 1,88 %]
2 IC = intervalle de confiance
LOVENOX administré par voie s.-c. à raison de 40 mg 1 fois par jour, soit 2 heures avant la chirurgie anticancéreuse programmée et durant un maximum de 12 jours par la suite, s’est révélé aussi efficace que l’héparine administrée par voie s.-c. à raison de 5000 unités toutes les 8 heures pour réduire le risque de thrombose veineuse profonde (TVP).
Résultats de l’essai [PK568]
Le traitement a été amorcé quelque 2 heures avant la chirurgie et a été maintenu jusqu’à environ 7 à 10 jours après la chirurgie. Le paramètre d’efficacité principal était le taux d’incidence de thromboembolie veineuse chez tous les patients traités. L’objectif principal de l’essai était de démontrer que LOVENOX est à tout le moins aussi efficace que l’héparine pour prévenir la TVP. Les données relatives à l’efficacité sont présentées ci-dessous.
Tableau 25 - Efficacité de LOVENOX dans la prévention de la thrombose veineuse profonde à la suite d’une chirurgie colorectale
Paramètres
Schéma posologique LOVENOX
40 mg en injection s.-
c.,
1 f.p.j.
n (%)
Héparine
5000 U en injection s.-c., toutes les 8 h n (%)
Ensemble des patients traités à la suite
d’une chirurgie colorectale 673 (100) 674 (100)
Échec du traitement
Ensemble des cas de thromboembolie
veineuse1 (%)
48 (7,1)
(IC de 95 %2 : de 5 à
9)
45 (6,7)
(IC de 95 % : de 5 à 9)
TVP seulement (%) 47 (7,0)
(IC de 95 % : de 5 à 9)
44 (6,5)
(IC de 95 % : de 5 à 8) 1 Par « thromboembolie veineuse », on entend la TVP, l’EP et les cas de mort jugés d’origine thromboembolique. La différence observée entre les 2 traitements a été de 0,46 % [IC de 95 % = -2,25 %; 3,16 %]
2 IC = intervalle de confiance
Chez les patients ayant reçu un traitement durant un maximum de 10 jours à la suite d’une chirurgie colorectale, LOVENOX à 40 mg 1 fois par jour s’est révélé aussi efficace que l’héparine à 5000 unités 3 fois par jour pour prévenir la thromboembolie veineuse.
Prévention de la thromboembolie veineuse chez des patients hospitalisés dont la mobilité est fortement restreinte en présence d’une affection aiguë [MEDENOX (ENX395006)]
Le paramètre d’évaluation principal de l’essai était la thromboembolie veineuse survenant au cours des 14 premiers jours, définie comme une thrombose veineuse profonde détectée par phlébographie bilatérale (ou échographie duplex) entre le 6e et le 14e jour (ou plus tôt si l’état du patient le commandait) ou comme une embolie pulmonaire documentée. La durée du suivi a été de 3 mois. Les données relatives à l’efficacité sont présentées ci-dessous.
Tableau 26 - Efficacité de LOVENOX dans la prévention de la thrombose veineuse profonde chez des patients hospitalisés dont la mobilité est fortement restreinte en présence d’une affection aiguë
Paramètres
Schéma posologique LOVENOX
40 mg en injection s.-
c., 1 f.p.j.
n (%)
Placebo n (%)
Patients randomisés chez lesquels le paramètre
d’efficacité principal a été évalué 291 (100) 288 (100)
Échec du traitement1
Ensemble des cas de thromboembolie veineuse2
(%)
16 (5,5)
43 (14,9)
Ensemble des cas de TVP (%) 16 (5,5) 40 (13,9) TVP proximale (%) 5 (1,7) 14 (4,9) 1 Échec du traitement pendant son administration, au cours des 14 premiers jours de l’essai 2 Par « thromboembolie veineuse », on entend la TVP, l’EP et les cas de mort jugés d’origine thromboembolique
Lorsqu’il a été administré à une dose de 40 mg par voie s.-c., 1 fois par jour, LOVENOX a réduit de manière significative la fréquence de TVP comparativement au placebo. La réduction du risque relatif de l’ensemble des cas de thromboembolie veineuse a été de 63 % (IC de 95 % = [37 %; 78 %]; p = 0,0002). Environ 3 mois après l’admission des patients à l’essai, la fréquence de thromboembolie veineuse est demeurée significativement moins élevée dans le groupe de traitement par LOVENOX à 40 mg (19/272, 6,98 %) que dans le groupe placebo (45/263, 17,11 %), le risque relatif étant de 0,41 (IC de 95 % : de 0,25 à 0,68; p = 0,0003).
Traitement de la thrombose veineuse profonde (TVP) accompagnée ou non d’une embolie pulmonaire (EP) [PK529 et CPK2091]
Résultats de l’essai [PK529]
L’objectif principal de cet essai était de démontrer que LOVENOX s’était révélé aussi efficace dans les 2 groupes de traitement (administration 1 et 2 fois par jour) que l’héparine l’avait été dans le groupe ayant reçu l’héparinothérapie pour réduire la fréquence de thrombose veineuse profonde récurrente ou d’embolie pulmonaire dans les 3 mois suivant la randomisation chez tous les patients traités. Les données relatives à l’efficacité sont présentées ci-dessous.
Tableau 27 - Efficacité de LOVENOX dans le traitement de la thrombose veineuse profonde accompagnée ou non d’une embolie pulmonaire
Paramètres
Schéma posologique1
LOVENOX 1,5 mg/kg en injection s.-c., 1 f.p.j. n (%) | LOVENOX 1 mg/kg en injection s.-c., toutes les 12 h n (%) |
Héparine
Traitement i.v. ajusté en fonction du
TCA n (%)
Ensemble des patients atteints d’une TVP accompagnée ou non d’une EP recevant un traitement
| 298 (100) | 312 (100) |
290 (100)
Résultats
Ensemble des cas de thromboembolie veineuse2 (%)
| 13 (4,4)3 | 9 (2,9)3 |
12 (4,1)
TVP seulement (%)
| 11 (3,7) | 7 (2,2) |
8 (2,8) TVP proximale (%)
| 9 (3,0) | 6 (1,9) |
7 (2,4) EP (%)
| 2 (0,7) | 2 (0,6) |
4 (1,4) 1 Tous les patients ont également reçu un traitement par la warfarine sodique instauré dans les 72 heures suivant le début du traitement par LOVENOX ou de l’héparinothérapie standard.
2 Par « thromboembolie veineuse », on entend la TVP et/ou l’EP.
3 Intervalles de confiance de 95 % des différences entre les groupes de traitement pour l’ensemble des cas de thromboembolie veineuse :
LOVENOX, 1 f.p.j. vs héparine (de - 3,0 à 3,5)
LOVENOX, toutes les 12 heures vs héparine (de - 4,2 à 1,7).
Pour ce qui est de la prévention de la thromboembolie veineuse récurrente chez des patients atteints d’une thrombose veineuse profonde aiguë accompagnée ou non d’une embolie pulmonaire, LOVENOX administré à raison de 1 mg/kg 2 f.p.j. ou de 1,5 mg/kg 1 f.p.j. s’est révélé aussi efficace que l’héparine (avec schéma posologique ajusté) administrée par perfusion continue.
Résultats de l’essai [CPK2091]
Le paramètre d’efficacité principal était la fréquence de thromboembolie veineuse chez tous les patients traités. L’objectif principal chez les patients atteints d’une thrombose veineuse profonde proximale aiguë était de comparer l’efficacité et l’innocuité d’une anticoagulothérapie ambulatoire consistant en l’injection sous-cutanée de LOVENOX à raison de doses fixes et celles d’une anticoagulothérapie standard administrée en milieu hospitalier consistant en la perfusion intraveineuse continue d’héparine non fractionnée. Les données relatives à l’efficacité sont présentées ci-dessous.
Tableau 28 - Efficacité de LOVENOX dans le traitement de la thrombose veineuse profonde
Paramètres
Schéma posologique1 LOVENOX
1 mg/kg en injection
s.-c., toutes les 12 h
n (%)
Héparine
Traitement i.v. ajusté en fonction du TCA n (%)
Ensemble des patients atteints d’une TVP
recevant un traitement 247 (100) 254 (100)
Résultat
Ensemble des cas de thromboembolie
veineuse2 (%)
13 (5,3)3
17 (6,7)
TVP seulement (%) 11 (4,5) 14 (5,5) TVP proximale (%) 10 (4,0) 12 (4,7) EP (%) 2 (0,8) 3 (1,2) 1 Tous les patients ont également reçu un traitement par la warfarine sodique dès la soirée du deuxième jour de traitement par LOVENOX ou de l’héparinothérapie standard.
2 Par « thromboembolie veineuse », on entend la thrombose veineuse profonde (TVP) et/ou l’embolie pulmonaire (EP)
3 Intervalles de confiance de 95 % des différences entre les groupes de traitement au chapitre de l’ensemble des cas de thromboembolie veineuse : héparine vs LOVENOX (- 2,72, 5,58)
Chez les patients atteints d’une TVP proximale, LOVENOX administré par voie s.-c. à raison de doses fixes de 1 mg/kg 2 f.p.j. s’est révélé aussi efficace que l’héparinothérapie standard administrée par perfusion i.v. continue pour réduire le risque de thromboembolie veineuse récurrente.
Prévention des complications ischémiques dans le traitement de l’angine instable ou de l’infarctus du myocarde sans onde Q [ESSENCE – RP54563q-303]
Le paramètre d’efficacité principal était la fréquence des composantes du paramètre triple (décès, IM et angine récidivante) au cours des 14 jours suivant l’événement. Les données relatives à l'efficacité sont présentées ci-dessous.
Tableau 29 - Efficacité de LOVENOX dans la prévention des complications ischémiques dans le traitement de l’angine instable ou de l’IM sans onde Q (paramètre combinant le décès, l’IM et l’angine récidivante)
Paramètres
Schéma posologique1
LOVENOX3 1 mg/kg en injection s.-c., toutes les 12 h n (%) | Héparine Traitement i.v. ajusté en fonction du TCA n (%) | Réduction (%) |
Valeur de p
Ensemble des patients souffrant d’angine instable ou ayant subi un IM sans onde Q qui
recevaient un traitement
| 1578 (100) | 1529 (100) |
Mesure2
À 48 heures
| 96 (6,1) | 112 (7,3) | 1,2 |
0,120 Au 14e jour
| 261 (16,5) | 303 (19,8) | 3,3 |
0,017 1 Tous les patients ont également reçu de l’AAS à raison de 100 à 325 mg/jour.
2 Les mesures ont été prises après le début du traitement, lequel s’est poursuivi pour une durée maximale de 8 jours (durée médiane de 2,6 jours).
3 Aucun plafonnement de la dose n’a été appliqué en fonction du poids corporel.
Quatorze jours après le début du traitement, on a noté que la fréquence combinée des composantes du paramètre triple (décès, IM, angine récidivante) était significativement moindre avec LOVENOX qu’avec l’héparine, et ce, chez tous les patients traités (16,5 % vs 19,8 %, p = 0,017). Cette plus faible fréquence s’est maintenue jusqu’à 30 jours après le début du traitement (19,8 % dans le groupe LOVENOX vs 23,3 % dans le groupe héparine, p = 0,016). Ces résultats ont été observés lors d’une analyse ayant porté sur l’ensemble des patients randomisés et des patients traités.
Bienfaits de LOVENOX après la fin du traitement (de 30 jours jusqu’à 1 an) [ESSENCE – à 1 an et TIMI 11B]
Résultats de l’essai [ESSENCE – à 1 an]
Pour la réalisation du suivi, on a eu recours au même paramètre triple (décès, IM, angine récidivante) que celui utilisé dans l’essai ESSENCE. Le délai avant la première survenue de l’une des 3 composantes constituait le paramètre principal évalué. Les données relatives à l'efficacité sont présentées ci-dessous.
Tableau 30 - Résumé des données sur la fréquence de survenue d’événements graves entre la randomisation des patients et leur évaluation à 1 an dans le cadre de la phase de suivi de l’essai ESSENCE
Paramètres
| LOVENOX1 n (% estimé)* | Héparine n (% estimé)* | Risque relatif |
Test stratifié de Mantel-Haenzel;
valeur de p
Nombre de patients
| 1607 | 1564 |
Paramètre triple
Décès (y compris les cas de réanimation) Infarctus du myocarde Angine récidivante
498 (32,0) 94 (6,0) 106 (7,0) 394 (25,7) | 543 (35,7) 114 (7,5) 123 (8,2) 417 (28,0) | 0,87 0,80 0,83 0,90 |
0,0217 0,0995
0,1613 0,1207 * % estimé = pourcentage établi selon la courbe de Kaplan-Meier (estimation des probabilités en tenant compte des patients perdus de vue)
Les fréquences de survenue des composantes du paramètre triple ne s’excluent pas mutuellement. Au nombre des décès, on compte 31 cas de réanimation (19 dans le groupe héparine, 12 dans le groupe énoxaparine) signalés au cours des 12 derniers mois.
1 Aucun plafonnement de la dose n’a été appliqué en fonction du poids corporel.
Au terme de la phase de suivi, on a observé que la fréquence de survenue du paramètre d’efficacité principal avait été significativement plus faible chez les patients ayant reçu LOVENOX que chez ceux traités par l’héparine (32 % vs 35,7 %, respectivement, p = 0,0217). De même, le taux d’interventions de cathétérisme cardiaque et de revascularisation s’est révélé significativement moindre dans le groupe LOVENOX que dans le groupe héparine (55,8 % vs 59,4 %, p = 0,036 et 35,9 % vs 41,2 %, p = 0,002, respectivement).
Résultats de l’essai [TIMI 11B]
Cet essai visait essentiellement à démontrer que l’administration prolongée d’AAS et d’injections s.-c. de LOVENOX à des doses établies en fonction du poids corporel, suivie d’un traitement à doses fixes de LOVENOX pendant une période pouvant atteindre 43 jours était plus efficace qu’un traitement de courte durée par l’héparine et l’AAS pour prévenir les décès, les récidives d’IM non mortels et l’ischémie grave récidivante nécessitant une revascularisation d’urgence chez les patients souffrant d’angine instable ou ayant subi un IM sans onde Q. Les données relatives à l'efficacité sont présentées ci-dessous.
Tableau 31 - Résumé des données relatives à l’efficacité de LOVENOX dans le traitement de l’angine instable ou de l’IM sans onde Q (essai TIMI 11B)1
Paramètres
| LOVENOX4 N = 1953 n (%) | Héparine N = 1957 n (%) |
Rapport de cotes
(IC de 95 %)
Paramètre triple2
Décès
IM
Angine récidivante nécessitant une revascularisation d’urgence
| 337 (17,3) 75 (3,8) 107 (5,5) 208 (10,7) | 385 (19,7) 78 (4,0) 129 (6,6) 247 (12,6) |
0,85 (0,72 – 1,00)3 0,96 (0,69 – 1,33) 0,82 (0,63 – 1,07) 0,82 (0,67 – 1,00)
1 Tous les patients randomisés
2 Jusqu’au 43e jour
3 p = 0,048
4 Aucun plafonnement de la dose n’a été appliqué en fonction du poids corporel.
Tableau 32 - Fréquence de survenue du paramètre triple évaluée à divers intervalles dans le traitement de l’angine instable ou de l’IM sans onde Q (essai TIMI 11B)
Mesure
| LOVENOX N = 1953 n (%) | Héparine N = 1957 n (%) | Rapport de cotes | IC de 95 % − rapport de cotes |
Valeur de p
À 48 heure
| s 108 (5,5) | 142 (7,3) | 0,75 | (0,58 – 0,97) |
0,026 Au 8e jour
| 242 (12,4) | 284 (14,5) | 0,83 | (0,69 – 1,00) |
0,048 Au 14e jour
| 277 (14,2) | 326 (16,7) | 0,82 | (0,69 – 0,98) |
0,029 Au 43e jour
| 337 (17,3) | 385 (19,7) | 0,85 | (0,72 – 1,00) |
0,048
Au 43e jour, la fréquence des composantes du paramètre triple (décès, IM ou ischémie grave récidivante nécessitant une revascularisation d’urgence) était moins élevée chez les patients ayant reçu LOVENOX que chez ceux traités par l’héparine (17,3 % vs 19,7 %, respectivement), ce qui représente une réduction du risque relatif de l’ordre de 12,3 % (p = 0,048). Une réduction significative de la fréquence de ce paramètre a également été observée de façon constante lors des mesures prises 48 heures, 8 jours et 14 jours après la survenue de l’événement. Toutes les mesures d’évaluation ont montré une baisse régulière de la fréquence du paramètre double (décès ou IM), bien que celle-ci n’ait pas franchi le seuil de signification statistique.
Traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST (STEMI) [XRP4563B/3001 ExTRACT-TIMI 25]
Le paramètre d’efficacité principal était composé du décès toutes causes confondues et de l’infarctus du myocarde récidivant dans les 30 jours suivant la randomisation.
Les données relatives à l’efficacité, qui sont présentées ci-dessous, indiquent que la fréquence du paramètre d’efficacité principal (décès ou infarctus du myocarde récidivant) a été de 9,9 % dans le groupe énoxaparine, comparativement à 12,0 % dans le groupe héparine non fractionnée, ce qui correspond à une réduction de l’ordre de 2,1 % du risque absolu et de 17 % (p < 0,001) du risque relatif.
Tableau 33 - Efficacité de LOVENOX dans le traitement de l’infarctus aigu du myocarde avec sus-décalage du segment ST
| Paramètres principaux | Énoxaparine (N = 10 256) n (%) | Héparine (N = 10 223) n (%) | Réduction du risque absolu (%) | Risque relatif (IC de 95 %) | Valeur de p |
Événements survenus à la 48e heure Décès ou infarctus du myocarde récidivant Décès Infarctus du myocarde récidivant Revascularisation d’urgence Décès ou infarctus du myocarde récidivant ou revascularisation d’urgence 478 (4,7) 383 (3,7) 102 (1,0) 74 (0,7) 548 (5,3) 531 (5,2) 390 (3,8) 156 (1,5) 96 (0,9) 622 (6,1) | 0,5 0,1 0,5 0,2 0,8 | 0,90 (de 0,80 à 1,01) 0,98 (de 0,85 à 1,12) 0,65 (de 0,51 à 0,84) 0,77 (de 0,57 à 1,04) 0,88 (de 0,79 à 0,98) | 0,08 0,76 < 0,001 0,09 0,02 | ||
Événements survenus au 8e jour Décès ou infarctus du myocarde récidivant Décès Infarctus du myocarde récidivant Revascularisation d’urgence Décès ou infarctus du myocarde récidivant ou revascularisation d’urgence 740 (7,2) 559 (5,5) 204 (2,0) 145 (1,4) 874 (8,5) | 954 (9,3) 605 (5,9) 379 (3,7) 247 (2,4) 1181 (11,6) | 2,1 0,4 1,7 1,0 3,1 | 0,77 (de 0,71 à 0,85) 0,92 (de 0,82 à 1,03) 0,54 (de 0,45 à 0,63) 0,59 (de 0,48 à 0,72) 0,74 (de 0,68 à 0,80) | < 0,001 0,15 < 0,001 < 0,001 < 0,001 | |
Événements survenus au 30e jour
| Paramètres principaux | Énoxaparine (N = 10 256) n (%) | Héparine (N = 10 223) n (%) | Réduction du risque absolu (%) | Risque relatif (IC de 95 %) | Valeur de p |
Paramètre d’efficacité principal (décès ou infarctus du myocarde récidivant) Décès Infarctus du myocarde récidivant Revascularisation d’urgence Décès ou infarctus du myocarde récidivant ou revascularisation d’urgence | 1017 (9,9) 708 (6,9) 352 (3,4) 213 (2,1) 1199 (11,7) | 1223 (12,0) 765 (7,5) 508 (5,0) 286 (2,8) 1479 (14,5) | 2,1 0,6 1,6 0,7 2,8 | 0,83 (de 0,77 à 0,90) 0,92 (de 0,84 à 1,02) 0,69 (de 0,60 à 0,79) 0,74 (de 0,62 à 0,88) 0,81 (de 0,75 à 0,87) | < 0,001 0,11 < 0,001 < 0,001 < 0,001 |
Remarque : La revascularisation d’urgence a eu lieu à la suite d’épisodes d’ischémie myocardique récidivante (sans infarctus) ayant incité les intervenants à prendre la décision clinique de pratiquer d’emblée une intervention de revascularisation coronarienne. IC signifie intervalle de confiance.
Les bienfaits du traitement par l’énoxaparine, avérés par plusieurs paramètres d’efficacité, ont été observables 48 heures après le début du traitement, moment où on a constaté une réduction du risque relatif d’infarctus du myocarde récidivant de l’ordre de 35 % (réduction de 0,5 % du risque absolu), comparativement au traitement par l’héparine non fractionnée (p < 0,0001). L’effet bénéfique de l’énoxaparine sur le paramètre d’efficacité principal a été constant dans tous les sous-groupes importants, y compris ceux constitués en fonction de l’âge, le sexe, de la zone affectée suite à l’infarctus, des antécédents de diabète, des antécédents d’infarctus du myocarde, du traitement fibrinolytique administré et du délai écoulé avant le traitement par le médicament à l’étude (voir la Figure 1).
Figure 1. Risque relatif et fréquence absolue d’événements composant le paramètre d’efficacité principal au 30e jour de traitement dans différents sous-groupes
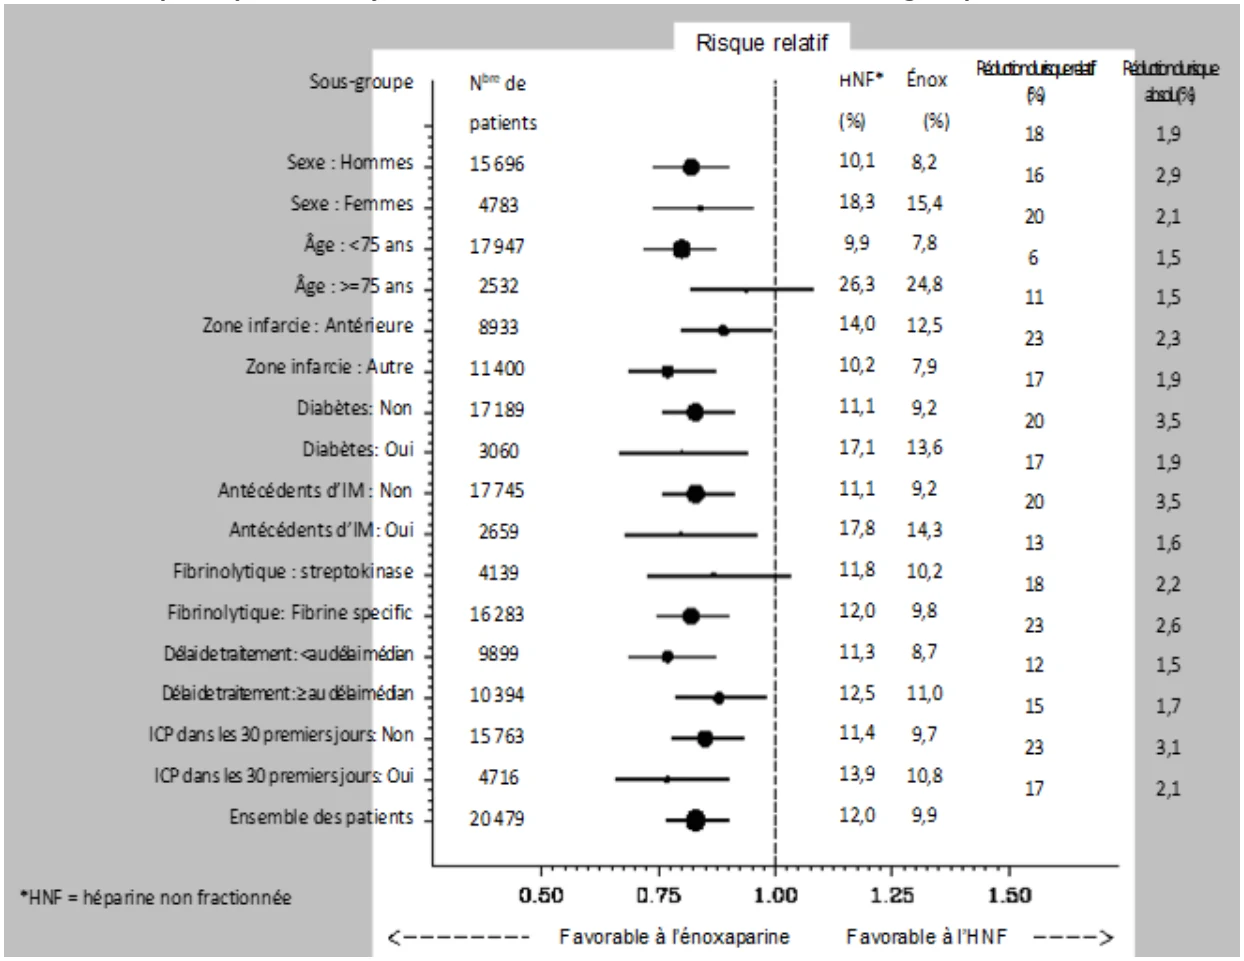
Le paramètre d’efficacité principal était composé des décès toutes causes confondues ou de l’infarctus du myocarde récidivant au cours des 30 premiers jours de traitement. L’effet global du traitement par l’énoxaparine comparativement à l’héparine non fractionnée est indiqué au bas de la figure. Dans le cas de chaque sous-groupe, la taille du cercle est proportionnelle au nombre de patients et représente l’estimation ponctuelle de l’effet du traitement, tandis que le trait horizontal indique l’intervalle de confiance de 95 %. Les agents fibrinolytiques (fibrino-spécifiques) comprennent l’alteplase, la ténectéplase et la retéplase. Le délai de traitement correspond au temps écoulé entre la manifestation initiale des symptômes et l’instauration du traitement par le médicament à l’étude (délai médian de 3,2 heures). Bien qu’on ait observé une certaine variation en ce qui a trait à l’estimation de l’effet du traitement par l’énoxaparine sur le paramètre d’efficacité principal entre les sous-groupes présentés, toutes valeurs de p relatives aux tests portant sur les interactions étaient non significatives.
On a constaté un bienfait significatif du traitement par l’énoxaparine, comparativement à l’héparine non fractionnée, chez les patients qui ont subi une intervention coronarienne percutanée dans les 30 jours suivant la randomisation (réduction de 23 % du risque relatif et
de 3,1 % du risque absolu) ou qui ont reçu des soins médicaux (réduction de 15 % du risque relatif et de 1,7 % du risque absolu; p = 0,27 dans le cas des interactions).
La fréquence du paramètre composé des décès, de l’infarctus du myocarde récidivant ou de l’hémorragie intracrânienne (une mesure du bienfait clinique net) au 30e jour a été significativement plus faible (p< 0,0001) dans le groupe énoxaparine (10,1 %) que dans le groupe héparine (12,2 %), ce qui représente une réduction de 2,1 % du risque absolu et de 17 % du risque relatif en faveur du traitement par LOVENOX.
Bienfaits offerts par LOVENOX pendant une période post-thérapeutique allant de 30 jours jusqu’à 1 an chez des patients ayant fait l’objet d’un traitement à la suite d’un infarctus aigu du myocarde avec sus-décalage du segment ST (STEMI) [ExTRACT – suivi de 1 an]
Une analyse de la survie (test stratifié de Mantel-Haenzel) a permis de constater la supériorité de l’énoxaparine sur l’héparine non fractionnée au chapitre du délai écoulé avant la survenue du décès ou d’un infarctus du myocarde récidivant à 12 mois, la différence observée entre les 2 groupes étant statistiquement significative (p = 0,0111, test stratifié de Mantel-Haenzel, risque relatif [RR] = 0,92). Les effets bénéfiques de l’énoxaparine sur le double paramètre d’efficacité principal (décès ou infarctus du myocarde récidivant) observés au cours des 30 premiers jours ayant suivi le traitement se sont maintenus au cours d’une période de suivi de 12 mois (voir la Figure 2). La réduction du risque relatif associé au paramètre composé du décès toutes causes confondues ou de l’infarctus du myocarde récidivant observée dans les 30 jours suivant la randomisation et après 12 mois s’établissait à 17 % et à 8 %.
Tableau 34 - Résultats de l’analyse sur 12 mois réalisée au moyen du modèle de régression de Cox et de la méthode de Kaplan-Meier – Population en intention de traiter
Paramètre
Énoxaparine HNF
Énoxapari ne vs HNF Risque relatifb
Rapport de cotes
(IC de
95 %)
Valeur de pa
N n N n Paramètre clinique
principal
Décès ou infarctus du
myocarde récidivant
10 256
1614
10 223
1732
0,92
[0,86-
0,98]
0,0111
Paramètres additionnels
Décès, infarctus du
myocarde récidivant
ou AVC invalidant
10 256
1638
10 223
1765
0,91
[0,85-
0,98]
0,0069
Paramètres individuels
Décès
Infarctus du myocarde
récidivant
AVC invalidant
Nouvelle
hospitalisation
10 256
1075
666
112
2873
10 223
1085
775
115
2742
0,98 0,84 0,97 1,05
[0,90 –
1,07]
[0,76 –
0,94]
[0,75 –
1,26]
[0,99 –
1,10]
0,7145 0,0013 0,8121 0,0849
Remarque : Les nouvelles hospitalisations ont été attribuables à des événements d’ordre cardiaque ou vasculaire. a Test stratifié de Mantel-Haenzel
b Résultats non corrigés de l’analyse réalisée au moyen du modèle de régression de Cox HNF = héparine non fractionnée; vs = versus, N = population à l’étude; n = nombre de sujets chez lesquels un événement est survenu
IC = intervalle de confiance
Figure 2. Courbe de Kaplan-Meier – Décès ou infarctus du myocarde récidivant après 30 jours et 1 an – Population en intention de traiter
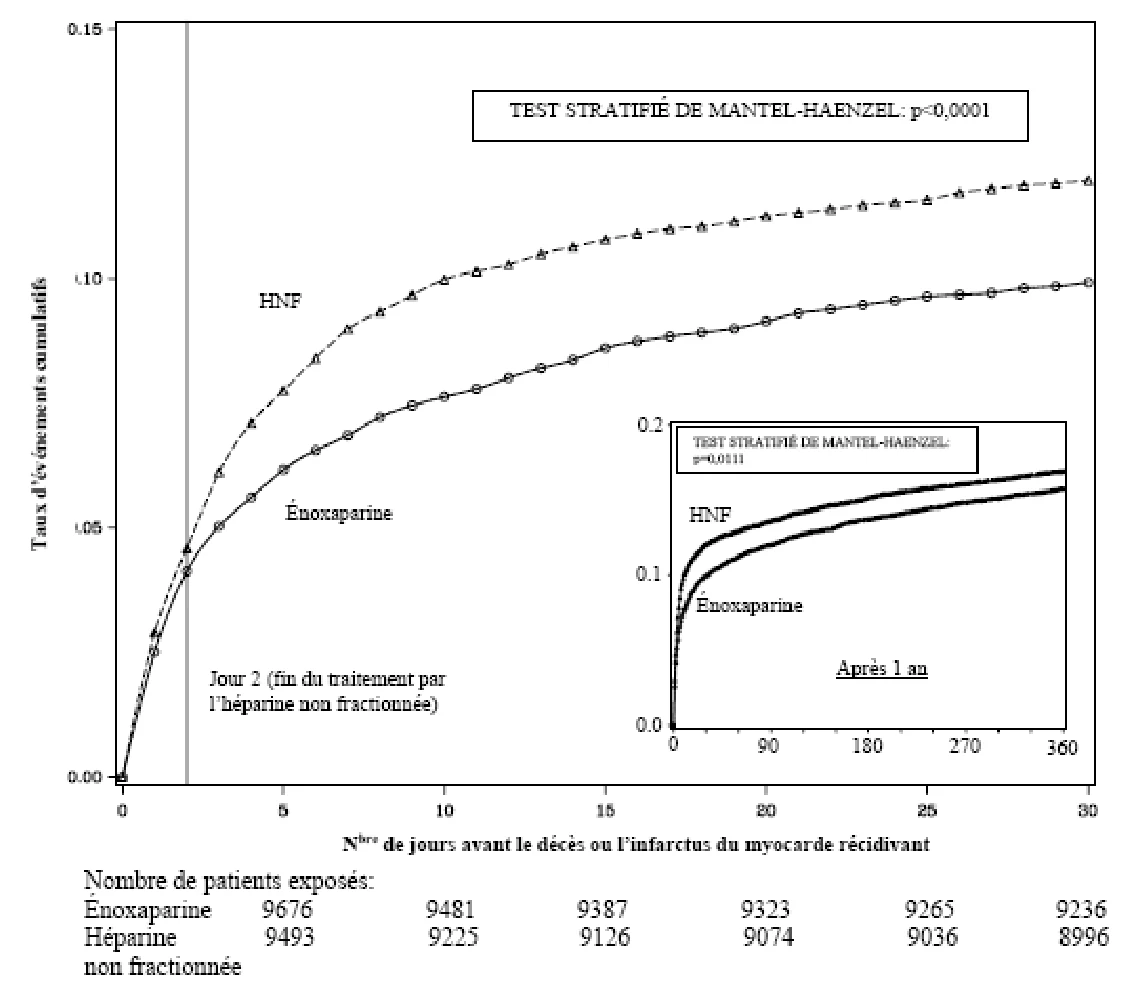
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce médicament.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
Des études de toxicité aiguë sur LOVENOX (énoxaparine) ont été menées chez les 2 sexes de plusieurs espèces animales. Les résultats figurent au tableau présenté ci-dessous :
Espèce Voie DL50 (mg/kg)
Souris (souche NMRI)
M (N=40)
F (N= 40)
M (N=35)
F (N= 30)
s.-c. s.-c. i.v. i.v.
6 700 (5 027-8 930) 8 100 (6 326-10 371) 2 340 (2 066-2 650) 2 340 (2 122-2 580) Rat (souche Sprague-Dawley)
M (N=40)
F (N= 40)
M (N=35)
F (N= 40)
s.-c. s.-c. i.v. i.v.
>46,4*
>46,4*
1 660 (1 518-1 816) 1 810 (1 625-2 017)
Chien (beagle)
(N=3)
i.v.
>2 150
*Mortalité non linéaire
Les signes de toxicité aiguë qui se sont manifestés chez la souris et le rat à la suite de l’administration i.v. d’énoxaparine comprenaient ataxie, dyspnée accompagnée de légère mydriase, convulsions toniques de courte durée et mort. À la suite d'une administration sous-cutanée, les signes de toxicité aiguë englobaient ataxie, dyspnée, cyanose et, à l'occasion, décubitus ventral, coma et mort. Chez le chien, les signes de toxicité incluaient polypnée, tachycardie, légère agitation, sédation, décubitus latéral, sialorrhée, mydriase et perte des réflexes oculopalpébraux; tous les chiens se sont complètement rétablis.
Tolérance locale et sensibilisation
Des injections sous-cutanées d'une dose unique élevée d'énoxaparine, soit 0,6 mL de solution injectable (équivalant à une activité anti-Xa d'environ 100 mg) ont été bien tolérées par 6 beagles, qui n'ont montré aucun signe d'irritation locale ou d'allergie. De la même façon, des injections intradermiques d’une dose unique allant jusqu'à 50 % d'énoxaparine pendant 1 à 3 semaines, suivies d'une application épicutanée du médicament, n'ont révélé ni potentiel allergène ni intolérance locale chez 40 cobayes blancs Pirbright mâles.
Toxicité à long terme
Des études de toxicités chronique et subaiguë ont été effectuées chez le rat, le chien et le singe. On n'a constaté aucune différence dans la toxicité de l'énoxaparine d'une espèce à l'autre; chez tous les animaux, il s'est produit des variations des constantes hématologiques et du poids des organes, ce qui reflète l'adaptation physiologique des animaux à un traitement anticoagulant à long terme et à l'hémorragie qui en résulte.
Lors d’études de toxicité subaiguë, les doses sous-cutanées non toxiques les plus élevées au cours des 13 semaines ont été de 3 mg/kg/jour chez le rat et de 6,5 mg/kg/jour chez le chien. Lors d’études s'étalant sur 26 semaines, la dose non toxique la plus élevée était de 3 mg/kg/jour chez le rat et le singe.
Chez le rat
Administration sous-cutanée sur 13 semaines
Des rats Wistar ont reçu de l'énoxaparine à des doses de 3 mg/kg/jour, de 6,5 mg/kg/jour ou de 15 mg/kg/jour par voie sous-cutanée pendant 13 semaines (30 rats par dose). Les constantes hématologiques sont restées dans les limites normales pendant les 6 premières semaines, mais après 13 semaines de traitement, on a constaté des diminutions modérées du taux d'hémoglobine, du nombre d'érythrocytes et de l'hématocrite ainsi que de légères augmentations du nombre de globules blancs et de plaquettes chez les animaux recevant la dose la plus élevée. De légères augmentations de la déshydrogénase lactique, de l'alpha-hydroxybutyrate-déshydrogénase et de légères diminutions de la phosphatase alcaline, des ions sodium et des ions chlorure ont été notées chez les animaux recevant la dose la plus élevée. Un examen histopathologique a révélé des hémorragies liées à la dose et des hématomes au point d'injection.
Administration sous-cutanée sur 26 semaines
Des groupes de rats Sprague-Dawley (30 animaux par groupe) ont reçu 0 mg/kg/jour, 3 mg/kg/jour, 10 mg/kg/jour et 30 mg/kg/jour par voie sous-cutanée pendant 26 semaines.
Les taux de mortalité ont été d’environ 30 % chez les animaux qui prenaient les 2 doses les plus élevées (par rapport à 2 % chez les animaux témoins et à 3 % chez les animaux qui prenaient la dose la plus faible).
Chez les animaux recevant la dose la plus élevée, on a constaté une diminution de l'hématocrite, du taux d'hémoglobine et du nombre d'érythrocytes, ainsi qu'une incidence élevée des temps de prothrombine inférieurs à 100 secondes. Le nombre de plaquettes était élevé chez tous les animaux traités, mais s'est normalisé au cours de la période de rétablissement qui a suivi le traitement. Ces réactions hématologiques ont été considérées comme des suites normales d’une activité anticoagulante, plutôt que comme des manifestations toxiques.
Les taux de cholestérol chez tous les mâles et chez les femelles qui recevaient la dose la plus élevée ont grimpé au-dessus des valeurs témoins à la fois pendant les phases de traitement et de rétablissement.
Les poids absolus et relatifs finaux de la rate et du foie ont augmenté en fonction de la dose. Des examens histomorphologiques ont révélé des saignements au point d'injection, mais pas d'effets toxicopathologiques.
Administration intraveineuse sur 26 semaines
Initialement, des rats Sprague-Dawley (25 à 30 animaux par dose) ont reçu 0 mg/kg/jour, 1 mg/kg/jour, 10 mg/kg/jour, 30 mg/kg/jour et 90 mg/kg/jour, mais après 4 semaines, on a réduit les 2 doses les plus élevées à 20 et à 40 mg/kg/jour en raison d'une anticoagulation et d'une toxicité excessives.
Chez tous les animaux, on a observé inflammation, hémorragie et nécrose au point d'injection. La mortalité était liée à la dose, la mort ayant été causée par des hémorragies internes, surtout dans la cavité abdominale.
L'administration chronique d'énoxaparine a provoqué des diminutions de l'hématocrite, du taux d'hémoglobine et du nombre d'érythrocytes et des augmentations du nombre de plaquettes et, dans le cas du groupe recevant la dose la plus élevée, du nombre de réticulocytes. Toutes ces valeurs sont revenues à la normale pendant la période de rétablissement qui a suivi le traitement. Aux doses les plus fortes, l'urémie était élevée, ce qui est probablement le résultat d’une néphrose tubulaire rénale et d’une hémorragie de la capsule rénale constatées à l'autopsie. De plus, les poids de la rate, de la surrénale, du rein, du cœur et du foie avaient augmenté. L'autopsie a révélé une néphrose tubulaire rénale et une hémorragie de la capsule rénale.
Chez le chien
Administration sous-cutanée sur 13 semaines
Des beagles (6 animaux par dose) ont reçu de l'énoxaparine par voie sous-cutanée pendant 13 semaines à des doses de 0 mg/kg/jour, de 3 mg/kg/jour, de 6,5 mg/kg/jour et de 15 mg/kg/jour.
On n'a constaté aucune mort et aucun effet lié au médicament sur le poids corporel, la prise de nourriture, les examens oculaires, le taux d'hormone parathyroïdienne plasmatique ou le poids final des organes.
Des hémorragies locales faibles et liées à la dose se sont produites au point d'injection; il n'y a presque pas eu de cas d'hémorragie sous-cutanée.
Les constantes hématologiques et biochimiques sont restées normales tout au long de l'étude, et les résultats histopathologiques de l'autopsie n'ont révélé qu'une faible hyperplasie parathyroïdienne chez les chiens auxquels on avait administré la dose la plus élevée.
Chez le singe
Administration sous-cutanée sur 26 semaines
On a administré de l'énoxaparine sous-cutanée à raison de 0 mg/kg/jour, de 3 mg/kg/jour, de 10 mg/kg/jour et de 20 mg/kg/jour pendant 26 semaines à des macaques cynomolgus (7 animaux/sexe/groupe). Après 6 mois, on a sélectionné 2 animaux/sexe/groupe pour observer leur rétablissement pendant 6 semaines.
Deux mâles ayant reçu une dose élevée sont morts après 10 et 172 jours; 1 autre mâle et 3 femelles qui prenaient des doses élevées ont été tués in extremis. Toutes les morts étaient secondaires à des hémorragies.
On a observé une inflammation liée à la dose au point d'injection, mais les symptômes ont généralement disparu avant la fin de la période de rétablissement.
Chez les animaux survivants, le poids corporel et la prise de nourriture sont restés normaux. Les constantes hématologiques relatives à la numération érythrocytaire, à l'hémoglobine et à l'hématocrite, ainsi que le temps de Quick, ont diminué, tandis que le temps de thrombine a été prolongé et la vitesse de sédimentation des éosinophiles a été accélérée chez les animaux prenant des doses moyennes et élevées. Les résultats des analyses d'urine et des valeurs biochimiques étaient dans les limites normales.
Les poids des reins, du foie et de la rate ont augmenté chez les animaux recevant des doses moyennes et élevées et ne sont pas revenus à la normale après la période de rétablissement chez les mâles du groupe prenant une dose élevée.
Administration intraveineuse sur 26 semaines
On a administré 0 mg/kg, 5 mg/kg, 10 mg/kg ou 20 mg/kg d'énoxaparine i.v. pendant 26 semaines à des macaques cynomolgus (4 ou 5 animaux par dose). On a retenu 1 animal dans chaque groupe pour observer son rétablissement pendant 4 semaines.
Un singe du groupe prenant une dose élevée est mort, bien qu'on n'ait constaté ni saignement excessif ni signes histopathologiques anormaux à l'autopsie.
On n'a observé aucun signe de toxicité à la dose de 5 mg/kg. Les autres doses ont provoqué une inflammation liée à la dose et des hémorragies au point d'injection. L'œdème des bras et des jambes a graduellement disparu avant la fin de la période d'administration.
Pendant le traitement, les constantes hématologiques, biochimiques et les résultats des examens d'urine chez tous les animaux traités correspondaient à ceux des animaux témoins. Un examen histopathologique n'a révélé aucun changement lié au médicament dans les différents organes.
Cancérogénicité :
Aucune étude à long terme sur les animaux n’a été réalisée pour évaluer le potentiel cancérogène de l’énoxaparine.
Génotoxicité :
L'énoxaparine n'a montré aucune activité mutagène lorsque celle-ci a été évaluée in vitro à l'aide du test d’Ames sur 5 souches de Salmonella typhimurium. De la même façon, on n'a pu montrer d'activité mutagène in vitro dans un système de cellules de mammifères, des cellules de lymphomes de souris, avec ou sans activation métabolique.
Le potentiel clastogène de l'énoxaparine a été évalué in vitro sur des lymphocytes périphériques humains et in vivo sur des cellules de moelle osseuse de rats. Aucune activité clastogène n'a pu être décelée par l'une ou l'autre méthode.
Toxicologie pour la reproduction et le développement :
Fertilité et reproduction chez le rat
Le bilan reproductif a été évalué chez 26 femelles et 26 mâles parvenus à maturité sexuelle de la souche de rats Sprague-Dawley (déterminés comme la génération F0 d'animaux). Quinze jours avant l'accouplement, tous les animaux ont reçu 0 mg/kg/jour, 3 mg/kg/jour, 10 mg/kg/jour ou 20 mg/kg/jour d'énoxaparine sous-cutanée. Le traitement s'est poursuivi pendant l'accouplement, la gestation et la lactation jusqu'à 4 jours après la parturition. Une partie des femelles ont fait l'objet d'une euthanasie 21 jours après l'accouplement et une autre partie, après le sevrage de leurs petits.
L'énoxaparine n'a produit aucun effet indésirable sur l'état général des animaux de la génération F0 ou sur leur bilan reproductif, la gestation et la parturition. L'autopsie des mères a révélé un nombre normal de corps jaunes, de contenu utérin et de fœtus. Les nouveau-nés (génération F1) n'ont montré aucun signe de toxicité et ont présenté des courbes de gain de poids normales. La fertilité et le bilan reproductif des membres de la génération F1 non traités étaient normaux, et les paramètres fœtaux de leurs petits (génération F2) l'étaient également.
En conclusion, l'énoxaparine, administrée à des doses s'élevant jusqu'à 20 mg/kg/jour par voie sous-cutanée pendant un cycle de gamétogénèse complet, la gestation et l'allaitement, n'entraîne aucun effet indésirable notable sur le bilan reproductif des animaux F0 traités ou sur la croissance et la reproduction de la génération F1 non traitée.
Tératologie chez le rat
Des rates Sprague-Dawley (20 animaux par dose) ont reçu de l'énoxaparine par injection sous-cutanée à raison de 3 mg/kg/jour, de 10 mg/kg/jour ou de 30 mg/kg/jour du jour 6 au jour 15 de la gestation. Les animaux témoins ont reçu une solution physiologique salée. Toutes les mères ont été euthanasiées le jour 21 de la gestation.
L'autopsie des mères n'a montré aucun signe d'effets indésirables sur le corps jaune ou le contenu de l'utérus. Les fœtus provenant des groupes ayant reçu les doses de 3 et de 10 mg/kg n'ont montré aucune anomalie secondaire au traitement. Dans le groupe recevant la dose élevée, on a constaté une incidence légèrement plus élevée de fœtus de grande taille comparativement aux valeurs historiques témoins et une faible augmentation de l'incidence d'hydronéphrose et d'urétéro-hydrose unilatérale. Dans ce même groupe, il y avait également une incidence légèrement plus élevée de fœtus dont les ventricules cérébraux étaient dilatés, et l'on pense que ce phénomène était associé à un faible poids du fœtus.
Dans une autre étude, des rates Sprague-Dawley (24 animaux par dose) ont reçu de l'énoxaparine par voie intraveineuse à raison de 0 mg/kg/jour, de 10 mg/kg/jour, de 40 mg/kg/jour et de 160 mg/kg/jour du jour 6 au jour 15 de la gestation. Une autopsie des fœtus a été effectuée le 20e jour de la gestation. Les doses de 10 et de 40 mg/kg/jour n'ont entraîné aucun effet indésirable général chez les mères. Elles n'ont pas non plus influencé négativement le développement prénatal. La dose de 160 mg/kg/jour correspondait à la zone létale faible pour les mères, et 2 animaux sont morts en raison d'hémorragies. Les résultats relatifs à la fertilité des mères survivantes n'ont montré aucune différence significative par rapport aux animaux témoins ou aux groupes recevant des doses plus faibles.
Rien n’indiquait la survenue d'effets tératogènes chez les rats qui recevaient de l'énoxaparine par voies sous-cutanée ou intraveineuse, même aux doses les plus élevées.
Tératologie chez le lapin
Des lapines de Nouvelle-Zélande (14 animaux par dose) ont reçu de l'énoxaparine par voie sous-cutanée à raison de 0 mg/kg/jour, de 3 mg/kg/jour, de 10 mg/kg/jour et de 30 mg/kg/jour du jour 6 au jour 18 de la gestation. Les mères ont été sacrifiées le 29e jour de la gestation.
Deux mères (auxquelles on administrait 10 mg/kg/jour) ont perdu tous leurs fœtus pendant le traitement. Les petits d'une femelle dans chacun des groupes recevant 10 et 30 mg/kg/jour se sont complètement résorbés.
L'autopsie des autres animaux n'a révélé aucune différence notable entre les mères traitées par l'énoxaparine et par la solution témoin en ce qui concerne les corps jaunes, le contenu de l'utérus et le nombre de fœtus. Il y a eu 1 fœtus anormal dans le groupe recevant 3 mg/kg, mais cela n'a pas été considéré comme lié au traitement.
Dans le cadre d'une deuxième étude, des lapines de Nouvelle-Zélande (12 animaux par dose) ont reçu de l'énoxaparine intraveineuse à raison de 0 mg/kg/jour, de 10 mg/kg/jour, de 40 mg/kg/jour ou de 160 mg/kg/jour du jour 6 au jour 18 de la gestation. Les mères ont été euthanasiées le 29e jour de la gestation.
Une lapine du groupe recevant la dose la plus élevée est morte à la suite d'hémorragies générales multiples, et un autre animal a avorté.
Le 19e jour de la gestation, on n'a constaté aucun effet indésirable chez la mère ou chez les fœtus dans les groupes auxquels on avait administré 10 et 40 mg/kg/jour. Dans le groupe auquel on avait donné 160 mg/kg/jour, il n'y avait aucune différence notable dans le nombre de corps jaunes ou d'implantations utérines comparativement aux valeurs témoins. Les petits de 4 mères de ce groupe se sont complètement résorbés. Le taux de résorption moyen du groupe recevant la dose élevée était de 56,8 % (vs 9,8 % pour le groupe témoin).
Il n'y a eu aucun effet tératogène chez le lapin, peu importe la voie d'administration (s.-c. ou i.v.). Dans le groupe recevant la dose élevée par voie i.v., la fréquence des malformations vertébrales était légèrement plus élevée, mais demeurait dans les valeurs normales pour cette espèce.
Développement périnatal et postnatal du rat
L'énoxaparine a été administrée à des rates Sprague-Dawley (20 animaux par dose) à des doses de 0 mg/kg/jour, de 3 mg/kg/jour, de 10 mg/kg/jour ou de 20 mg/kg/jour par voie sous-cutanée du jour 15 de la gestation au jour 21 de l'allaitement. Les petits ont été mis en observation de la naissance au sevrage.
La taille de la portée, la viabilité et l'état général des petits n'étaient pas touchés par le traitement. Le poids corporel postnatal et les gains de poids jusqu'au sevrage présentaient une faible réduction dans les groupes recevant les doses faibles et moyennes, mais connaissaient une diminution significative dans le groupe recevant la dose élevée. L'examen final des petits n'a révélé aucun changement macroscopique dans aucun des groupes.
Activité antithrombotique
L'effet antithrombotique de LOVENOX (énoxaparine) a été étudié chez 5 espèces animales après une administration sous-cutanée et une administration intraveineuse (i.v.) : hamster, lapin, chien, singe et mouton, et a été confirmé in vitro grâce à la technique de l'anse de Chandler.
Des animaux qui ont subi un traitement préalable par l'énoxaparine (de 25 à 1250 U anti-Xa/kg) ont été protégés contre la formation de thrombi lorsqu'ils ont été mis en contact avec des facteurs thrombogènes puissants connus tels que l'ADP, la thromboplastine humaine, l'alcool à 70 %, l'acide ellagique, une stimulation électrique et un concentré de complexe de prothrombine et de venin de vipère de Russell (PCC/RVV). Cet effet était lié à la dose et très spécifique aux thrombi provoqués par l’administration de facteur Xa, même à très faible dose. De plus, lorsque l'énoxaparine a été administrée après les facteurs thrombogènes, elle a inhibé le développement d'un thrombus déjà présent chez le lapin.
La puissance de l'effet antithrombotique de l'énoxaparine se comparait à celle de l'héparine chez toutes les espèces animales, bien que, aux doses optimales, l'effet de l'énoxaparine ait été à la fois plus marqué et plus soutenu. Les 2 médicaments ont également réduit de façon significative les dépôts de fibrine après la formation provoquée d'un caillot dans une anastomose artério-veineuse chez le lapin. Cependant, les effets antiplaquettaire et anti-IIa des 2 médicaments ont différé de façon spectaculaire. Contrairement à l'héparine, l'énoxaparine s’est révélée n’avoir qu'une faible activité anti-IIa, et la diminution du nombre de plaquettes dans le thrombus a été très faible. Ce dernier effet semble indiquer que l'énoxaparine agit indépendamment des plaquettes ou qu’elle interfère avec leur liaison au facteur Xa.
Activité anticoagulante
L'énoxaparine a une activité anticoagulante lorsqu'on l'administre par les voies sous-cutanée et intraveineuse au lapin, au chien, au singe et au rat. Toutefois, les doses requises pour obtenir une activité anticoagulante sont beaucoup plus élevées que celles qui sont nécessaires à l'activité antithrombotique. Lorsqu'elle est administrée par voie sous-cutanée chez le lapin (313 à 1 330 U anti-Xa/kg), l'énoxaparine a prolongé les temps de coagulation (temps de thrombine et TCA) et inhibé les facteurs Xa et IIa, mais n'a pas prolongé le temps de Quick.
Chez le singe, les temps de saignement n'ont pas été modifiés par l'énoxaparine administrée à des doses s'élevant jusqu'à 1 000 U anti-Xa/kg par voie sous-cutanée, y compris les temps correspondant à l'activité anti-Xa maximale (de 3 à 6 heures après l'injection). On a déterminé que l'inhibition moyenne de l'activité anti-IIa pendant cette période était de 37 % à 40 %. L'administration répétée de doses par voies sous-cutanée et intraveineuse d'énoxaparine chez le singe pendant plus de 4 jours n'a pas, elle non plus, modifié les temps de saignement. Par contre, ces derniers ont augmenté de façon significative avec la prise d'héparine, et ce, en fonction de la dose.
Le sulfate de protamine a neutralisé efficacement l'activité anti-IIa de l'énoxaparine chez le lapin, mais n'a pas complètement inhibé les effets anti-Xa du médicament, ni ses effets sur le TCA ou le temps de thrombine. Chez le singe, le sulfate de protamine a rapidement neutralisé l'activité anti-IIa et l’effet sur le temps de thrombine, mais l'activité anti-Xa n'a été que partiellement neutralisée.
Fibrinolyse
L'énoxaparine a une activité fibrinolytique faible ou nulle lorsqu'elle est administrée par voie sous-cutanée chez le lapin; cependant, une certaine activité fibrinolytique était apparente à la suite d'injections i.v. chez le lapin et le singe. L'énoxaparine n'a pas eu d'activité fibrinolytique sur le plasma humain in vitro, mais a réellement augmenté le taux de tPA (activateur tissulaire du plasminogène) chez des volontaires après des injections sous-cutanées répétées de 7 500 et de 12 500 U anti-Xa/jour.
Autres actions pharmacologiques
L'énoxaparine a augmenté l'activité lipase plasmatique chez le lapin à la suite de l'administration de doses relativement élevées (1 300 U anti-Xa/kg, voie s.-c.). Elle a également entraîné une augmentation des taux plasmatiques d'acides gras non estérifiés, mais n'a eu aucune influence sur le cholestérol, les triglycérides ou les phospholipides plasmatiques.
L'énoxaparine n'a produit aucune modification de la pression artérielle moyenne, de la fréquence cardiaque ou des ECG chez le lapin anesthésié. De plus, le médicament n'a eu aucun effet sur l'apport hydrique et les analyses d'urine et n'a pas entraîné de saignements occultes dans les selles.
Interactions médicamenteuses
Aucune étude pharmacologique n'a été effectuée sur les interactions possibles entre l'énoxaparine et les autres médicaments.