


Monographie de produit - Lynkuet
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-08 |
| 7 Mises en garde et précautions, Système nerveux | 2026-08 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie.................................. 2
Table des matières ............................................................................................................ 1
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ...................................................................................................................... 4 1.1 Pédiatrie.............................................................................................................................. 4 1.2 Gériatrie .............................................................................................................................. 4 2 Contre-indications .......................................................................................................... 4
4 Posologie et administration ............................................................................................ 4 4.1 Considérations posologiques ............................................................................................. 4 4.2 Posologie recommandée et ajustement posologique ....................................................... 4 4.4 Administration .................................................................................................................... 5 4.5 Dose oubliée ....................................................................................................................... 5 5 Surdose .......................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement .............................. 6
7 Mises en garde et précautions ........................................................................................ 6 Généralités ............................................................................................................................... 6 Conduite et utilisation de machines ......................................................................................... 6 Système nerveux ...................................................................................................................... 6 Santé reproductive ................................................................................................................... 6 7.1 Populations particulières .................................................................................................... 7 7.1.1 Grossesse ...................................................................................................................... 7 7.1.2 Allaitement .................................................................................................................... 7 7.1.3 Enfants et adolescents (< 18 ans) ................................................................................. 7 7.1.4 Personnes âgées (≥ 65 ans) ........................................................................................... 7 8 Effets indésirables .......................................................................................................... 7 8.1 Aperçu des effets indésirables ........................................................................................... 7 8.2 Effets indésirables observés au cours des études cliniques ............................................... 8 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ..................... 12 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives............................................................ 12 8.5 Effets indésirables observés après la commercialisation ................................................. 12 9 Interactions médicamenteuses ..................................................................................... 12 9.2 Aperçu des interactions médicamenteuses ..................................................................... 12 9.3 Interactions médicament-comportement ........................................................................ 13 9.4 Interactions médicament-médicament ............................................................................ 13 9.5 Interactions médicament-aliment .................................................................................... 15 9.6 Interactions médicament-plante médicinale ................................................................... 15 9.7 Interactions médicament-examens de laboratoire .......................................................... 15 10 Pharmacologie clinique ............................................................................................... 15 10.1 Mode d’action ................................................................................................................ 15 10.2 Pharmacodynamie .......................................................................................................... 15 10.3 Pharmacocinétique ......................................................................................................... 16 11 Conservation, stabilité et mise au rebut ...................................................................... 18
Partie 2 : Renseignements scientifiques ........................................................................... 19
13 Renseignements pharmaceutiques .............................................................................. 19
14 Études cliniques .......................................................................................................... 20 14.1 Études cliniques par indication....................................................................................... 20 16 Toxicologie non clinique .............................................................................................. 26
Renseignements destinés aux patient·e·s......................................................................... 28
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
LYNKUET (élinzanétant) est indiqué pour le traitement des symptômes vasomoteurs modérés ou graves :
- associés à la ménopause
- causés par un traitement endocrinien adjuvant du cancer du sein
1.1 Pédiatrie
Enfants et adolescentes (< 18 ans) : Comme Santé Canada ne dispose d’aucune donnée, LYNKUET n’est pas indiqué chez les enfants et les adolescentes.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Comme Santé Canada disposait de données limitées chez les femmes âgées de 65 ans et plus, l’innocuité et l’efficacité de l’élinzanétant n’ont pas été établies dans cette population.
2 Contre-indications
LYNKUET est contre-indiqué chez les patientes :
qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa préparation, y compris
à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
qui prennent de puissants inhibiteurs du CYP3A4 (voir 7 Mises en garde et précautions, Généralités,
Utilisation concomitante avec d’autres produits pharmaceutiques et 9 Interactions médicamenteuses).
- qui sont enceintes ou croient l’être (voir 7.1.1 Grossesse).
4 Posologie et administration
4.1 Considérations posologiques
Sans objet
4.2 Posologie recommandée et ajustement posologique
La dose quotidienne recommandée de LYNKUET est de 120 mg (deux capsules à 60 mg) une fois par jour au coucher.
Administration concomitante d’inhibiteurs modérés du CYP3A4
La dose quotidienne recommandée de LYNKUET lorsqu’il est utilisé avec des inhibiteurs modérés du CYP3A4 est de 60 mg (1 capsule à 60 mg) 1 fois par jour au coucher (voir 9 Interactions médicamenteuses). À l’arrêt de l’administration de l’inhibiteur modéré (après une période de sevrage équivalant à 3 à 5 demi-vies), LYNKUET doit être administré à la dose habituelle de 120 mg 1 fois par jour.
Enfants et adolescentes (< 18 ans)
LYNKUET n’est pas indiqué chez les enfants et les adolescentes.
Personnes âgées (≥ 65 ans)
L’innocuité et l’efficacité de l’élinzanétant chez les femmes âgées de plus de 65 ans n’ont pas été établies. Aucune recommandation posologique ne peut être faite pour cette population.
Insuffisance hépatique
Il n’est pas nécessaire de modifier la dose chez les personnes présentant une insuffisance hépatique chronique légère (classe A de Child-Pugh).
L’utilisation de LYNKUET n’est pas recommandée chez les personnes présentant une insuffisance hépatique chronique modérée (classe B de Child-Pugh) (voir 10.3 Pharmacocinétique). Comme LYNKUET n’a pas été étudié chez les personnes présentant une insuffisance hépatique chronique grave (classe C de Child-Pugh), son utilisation n’est pas recommandée chez cette population.
Insuffisance rénale
Il n’est pas nécessaire de modifier la dose chez les personnes présentant une insuffisance rénale légère ou modérée (débit de filtration glomérulaire estimé [DFGe] compris entre 30 et 89 ml/min/1,73 m2).
L’utilisation de LYNKUET n’est pas recommandée chez les personnes présentant une insuffisance rénale grave (DFGe < 30 ml/min/1,73 m2) (voir 10.3 Pharmacocinétique).
La pharmacocinétique de LYNKUET n’a pas été étudiée chez les patientes présentant une insuffisance rénale terminale (DFGe < 15 ml/min/1,73 m2). LYNKUET n’est donc pas recommandé chez cette population.
4.4 Administration
Pour administration par voie orale.
LYNKUET peut se prendre avec ou sans nourriture.
Les capsules de LYNKUET doivent être avalées entières avec de l’eau. Il ne faut pas les couper, les croquer, ni les écraser.
4.5 Dose oubliée
En cas d’oubli d’une dose au coucher, la dose suivante doit être prise à l’heure habituelle le lendemain. Il ne faut pas prendre deux doses le même jour pour compenser la dose oubliée.
5 Surdose
Aucun cas de surdosage n’a été signalé.
Des doses uniques de LYNKUET allant jusqu’à 600 mg ont été testées dans le cadre d’études cliniques chez des volontaires en bonne santé. Les effets indésirables observés aux doses plus fortes ont été similaires, mais un peu plus fréquents et modérément plus intenses que ceux observés avec la dose thérapeutique. L’administration de doses multiples allant jusqu’à 240 mg par jour pendant 5 jours a été bien tolérée. Aucun effet toxique limitant la dose n’a été observé aux doses testées.
En cas de surdosage, il faut surveiller étroitement la personne; un traitement de soutien doit être envisagé si les signes et les symptômes le justifient.
Il n’existe aucun antidote particulier pour LYNKUET.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
| Tableau 1 – Formes pharmaceutiques, teneurs et composition | ||||
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur | ||||
| /composition | ||||
| orale | capsule à 60 mg d’élinzanétant | Dioxyde de titane, encre d’impression de qualité pharmaceutique, gélatine, macrogolglycérides de caprylocaproyl, mélange spécial de glycérine à base de sorbitol, monocaprylocaprate de glycérol, mono-oléate de glycérol, oxyde de fer jaune, oxyde de fer rouge, polysorbate 80 et tout-rac-alpha-tocophérol | ||
LYNKUET se présente sous la forme de capsules souples, de forme allongée, opaques et de couleur rouge portant l’inscription « EZN60 » à l’encre blanche. Le produit est présenté dans une boîte de carton contenant 5 ou 2 plaquettes alvéolées. Chaque plaquette contient 12 capsules, soit 2 capsules de LYNKUET par alvéole.
7 Mises en garde et précautions
Généralités
Utilisation concomitante avec d’autres produits pharmaceutiques
Les inhibiteurs du CYP3A4 peuvent ralentir la clairance de l’élinzanétant et entraîner une exposition plus élevée. L’utilisation concomitante de LYNKUET et de puissants inhibiteurs du CYP3A4 est contre-indiquée (voir 2 Contre-indications et 9 Interactions médicamenteuses). La dose de LYNKUET doit être réduite en cas d’administration avec des inhibiteurs modérés du CYP3A4 (voir 4.2 Posologie recommandée et ajustement posologique et 9 Interactions médicamenteuses).
Conduite et utilisation de machines
Il faut dire aux patientes d’éviter de conduire un véhicule ou d’utiliser des machines si elles ressentent des effets indésirables tels que fatigue, étourdissements ou somnolence pendant la prise de LYNKUET (voir 8 Effets indésirables).
Système nerveux
Des convulsions ont été signalées au cours des études cliniques sur LYNKUET (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques). Des cas de convulsions ont également été signalés après la commercialisation (voir 8.5 Effets indésirables observés après la commercialisation). De plus, des convulsions ont été observées lors des études menées chez des rats et des rates (voir 16 Toxicologie non clinique). Avertir les patientes du risque de convulsions. Utiliser LYNKUET avec prudence chez les patientes ayant des antécédents de convulsions ou présentant des affections susceptibles d’abaisser le seuil de convulsion.
Santé reproductive
Fertilité
Il n’existe aucune donnée quant à l’effet de LYNKUET sur la fertilité humaine. L’élinzanétant n’a pas altéré la fertilité chez les rates (voir 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
LYNKUET est contre-indiqué pendant la grossesse. Il n’y a pas de données sur l’utilisation de LYNKUET pendant la grossesse.
Les études réalisées chez les animaux ont mis en évidence une toxicité embryo-fœtale, mais pas d’effets tératogènes (voir 16 Toxicologie non clinique).
Les femmes aptes à procréer doivent utiliser une méthode de contraception efficace pendant le traitement. Les contraceptifs non hormonaux sont recommandés chez les femmes qui reçoivent un traitement endocrinien adjuvant pour un cancer du sein. Si une grossesse survient pendant le traitement par LYNKUET, il faut mettre fin au traitement.
7.1.2 Allaitement
La prise de LYNKUET est déconseillée pendant l’allaitement. Il n’y a pas de données attestant de la présence de l’élinzanétant ou de ses métabolites dans le lait humain.
On a constaté que l’élinzanétant et ses métabolites sont excrétés dans le lait de la rate. Après l’administration d’élinzanétant à des rates allaitantes, 6 % de la dose est excrétée dans le lait. L’élinzanétant a été détecté dans le plasma des ratons (voir 16 Toxicologie non clinique).
7.1.3 Enfants et adolescents (< 18 ans)
Comme Santé Canada ne dispose d’aucune donnée, LYNKUET n’est pas indiqué chez les enfants et les adolescentes.
7.1.4 Personnes âgées (≥ 65 ans)
L’innocuité et l’efficacité de LYNKUET chez les personnes âgées de plus de 65 ans n’ayant pas été établies, l’utilisation de LYNKUET n’est pas recommandée chez les personnes âgées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Symptômes vasomoteurs modérés ou graves associés à la ménopause
L’innocuité de LYNKUET dans le traitement des symptômes vasomoteurs associés à la ménopause a été évaluée dans le cadre de trois études cliniques de phase III (OASIS 1 [étude 1], OASIS 2 [étude 2], OASIS 3 [étude 3]; voir 14 Études cliniques).
Les effets indésirables au médicament le plus souvent signalés (fréquence ≥ 5 % chez les patientes traitées par LYNKUET et plus élevée qu’avec le placebo) au cours de la période contrôlée par placebo de 12 semaines des études OASIS 1 et 2 ont été les céphalées (8,5 %) et la fatigue (6,5 %).
Au cours de la période contrôlée par placebo de 52 semaines de l’étude OASIS 3, les effets indésirables au médicament les plus fréquents (survenus chez ≥ 5 % des patientes traitées par LYNKUET et plus souvent qu’avec le placebo) ont été les céphalées (9,6 %) la fatigue (7,3 %) et la somnolence (5,1 %).
Aucun effet indésirable grave lié au médicament n’a été observé au cours de la période contrôlée par placebo de 12 semaines des études OASIS 1 et 2, ni de la période contrôlée par placebo de 52 semaines de l’étude OASIS 3.
Les effets indésirables au médicament les plus fréquents ayant entraîné l’abandon du traitement par LYNKUET au cours de la période contrôlée par placebo de 12 semaines des études OASIS 1 et 2 ont été la fatigue (2,0 %), les céphalées (1,8 %) et la diarrhée (0,8 %). Lors de la période contrôlée par placebo de 52 semaines de l’étude OASIS 3, il s’agissait de la fatigue et de la douleur abdominale (1,6 % dans chaque cas) et des céphalées (1,3 %).
Symptômes vasomoteurs modérés ou graves causés par un traitement endocrinien adjuvant
L’innocuité de LYNKUET dans le traitement des symptômes vasomoteurs causés par un traitement endocrinien adjuvant a été évaluée dans le cadre d’une étude clinique de phase III (OASIS 4 [étude 4]) (voir 14 Études cliniques).
Les effets indésirables liés au médicament le plus souvent signalés (fréquence ≥ 5 % chez les patientes sous LYNKUET et plus élevée qu’avec le placebo) au cours de la période contrôlée par placebo de 12 semaines de l’étude OASIS 4 ont été la fatigue (13,3 %), la somnolence (11,4 %), la diarrhée (5,4 %), les étourdissements (5,1 %) et la dépression (5,1 %).
Aucun effet indésirable grave lié au médicament n’a été observé au cours de la période contrôlée par placebo de 12 semaines, ni de la période de 52 semaines de l’étude OASIS 4.
Les effets indésirables liés au médicament les plus fréquents ayant entraîné l’abandon du traitement par LYNKUET au cours de la période contrôlée par placebo de 12 semaines de l’étude OASIS 4 ont été la fatigue (1,3 %), les étourdissements (0,6 %), la somnolence (0,6 %) et la diarrhée (0,6 %).
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Symptômes vasomoteurs modérés ou graves associés à la ménopause
Les études OASIS 1 et OASIS 2 étaient des études contrôlées par placebo, à double insu et à répartition aléatoire de 12 semaines suivies d’une période de prolongation du traitement de 14 semaines, qui ont été menées auprès de patientes en proie à des symptômes vasomoteurs modérés ou graves associés à la ménopause (voir 14 Études cliniques). Le Tableau 2 indique les effets indésirables signalés chez au moins 2 % des patientes traitées par LYNKUET et plus souvent qu’avec le placebo dans le cadre des études cliniques OASIS 1 et OASIS 2 (données groupées).
| Tableau 2 – Effets indésirables médicamenteux signalés chez au moins 2 % des femmes traitées par LYNKUET à 120 mg et plus souvent qu’avec le placebo au cours de la période contrôlée par placebo de 12 semaines des études OASIS 1 et OASIS 2 (ensemble de l’analyse de l’innocuité) | ||||||
| Classification par discipline médicale (SOC)/Terme privilégié | Études OASIS 1 et 2 groupées | |||||
| LYNKUET (120 mg) | Placebo | |||||
| N = 400 | N = 393 | |||||
| n (%) | n (%) | |||||
| Affections gastro-intestinales | ||||||
| Reflux gastro-œsophagien | 12 (3,0 %) | 2 (0,5 %) | ||||
| Douleur abdominalea | 8 (2,0 %) | 2 (0,5 %) | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigueb | 26 (6,5 %) | 7 (1,8 %) | ||||
| Affections du système nerveux | ||||||
| Céphalées | 34 (8,5 %) | 10 (2,5 %) | ||||
| Étourdissements | 11 (2,8 %) | 4 (1,0 %) | ||||
| Somnolence | 10 (2,5 %) | 2 (0,5 %) | ||||
a Comprend la gêne abdominale, la douleur dans le bas/le haut de l’abdomen et la douleur gastro-intestinale
b Comprend l’asthénie
L’étude OASIS 3, étude multicentrique, contrôlée par placebo, à double insu et à répartition aléatoire visait à évaluer l’innocuité de LYNKUET à long terme pendant une période maximale de 52 semaines chez des patientes en proie à des symptômes vasomoteurs modérés ou graves associés à la ménopause. Le Tableau 3 indique les effets indésirables médicamenteux signalés chez au moins 2 % des patientes traitées par LYNKUET et plus souvent qu’avec le placebo dans le cadre de l’étude OASIS 3.
| Tableau 3 – Effets indésirables médicamenteux signalés chez au moins 2 % des femmes | |||||||
| traitées par LYNKUET à 120 mg et plus souvent qu’avec le placebo au cours de la période | |||||||
| contrôlée par placebo de 52 semaines de l’étude OASIS 3 (ensemble de l’analyse de | |||||||
| l’innocuité) | |||||||
| Classification par discipline médicale (SOC)/Terme privilégié | Étude OASIS 3 | ||||||
| LYNKUET (120 mg) | Placebo | ||||||
| N = 313 | N = 314 | ||||||
| n = (%) | n = (%) | ||||||
| Affections gastro-intestinales | |||||||
| Douleur abdominalea | 14 (4,5) | 8 (2,5 %) | |||||
| Diarrhée | 12 (3,8 %) | 3 (1,0 %) | |||||
| Troubles généraux et anomalies au site d’administration | |||||||
| Fatigueb | 23 (7,3 %) | 9 (2,9 %) | |||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||
| Spasmes musculairesc | 10 (3,2 %) | 2 (0,6 %) | |||||
| Affections du système nerveux | |||||||
| Céphalées | 30 (9,6 %) | 22 (7,0 %) | |||||
| Somnolence | 16 (5,1 %) | 4 (1,3 %) | |||||
| Étourdissements | 12 (3,8 %) | 5 (1,6 %) | |||||
| Affections de la peau et du tissu sous-cutané | |||||||
| Éruption cutanée | 10 (3,2 %) | 4 (1,3 %) | |||||
a Comprend la gêne abdominale, la douleur dans le bas/le haut de l’abdomen et la douleur gastro-intestinale
b Comprend l’asthénie
c Comprend l’augmentation du tonus musculaire et les crampes musculaires
Peau
Lors des études OASIS 1, OASIS 2 et OASIS 3, on a constaté un déséquilibre numérique pour ce qui est de l’incidence de la photosensibilité : 5 cas ont été signalés avec LYNKUET comparativement à 1 cas avec le placebo. Cette tendance a également été notée au cours d’études non cliniques, où l’exposition au médicament était considérablement plus élevée que ce qui a été observé dans le contexte clinique (voir 16 Toxicologie non clinique). La portée clinique de ces observations est inconnue, vu le nombre limité de patientes touchées et la durée d’exposition relativement courte dans le cadre des études cliniques.
Symptômes vasomoteurs modérés ou graves causés par un traitement endocrinien adjuvant
L’étude à double insu, contrôlée par placebo et à répartition aléatoire OASIS 4 a été menée chez des patientes présentant des symptômes vasomoteurs modérés ou graves causés par un traitement endocrinien adjuvant. Après la phase de l’étude contrôlée par placebo de 12 semaines, toutes les participantes à l’étude ont été traitées par LYNKUET pendant une durée totale maximale de 52 semaines (voir 14 Études cliniques). Le Tableau 4 indique les effets indésirables liés au médicament signalés chez au moins 2 % des patientes traitées par LYNKUET et plus souvent qu’avec le placebo dans le cadre de l’étude OASIS 4.
| Tableau 4 – Effets indésirables liés au médicament signalés chez au moins 2 % des femmes | ||||||||||
| traitées par LYNKUET à 120 mg et plus souvent qu’avec le placebo au cours de l’étude | ||||||||||
| OASIS 4 d’une durée de 52 semaines (ensemble de l’analyse de l’innocuité) | ||||||||||
| Classification par système et organe / Terme privilégié | Étude OASIS 4 | |||||||||
| LYNKUET (120 mg) | Placebo | LYNKUET (120 mg) | ||||||||
| Semaines 1 à 12 | Semaines 1 à 12 | Semaines 1 à 52 | ||||||||
| N = 315 | N = 158 | N = 465 | ||||||||
| n = (%) | n = (%) | n = (%) | ||||||||
| Troubles gastro-intestinaux | ||||||||||
| Diarrhéea | 17 (5,4 %) | 3 (1,9 %) | 33 (7,1 %) | |||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||
| Fatigueb | 42 (13,3 %) | 10 (6,3 %) | 66 (14,2 %) | |||||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||||||
| Spasmes musculairesc | 9 (2,9 %) | 3 (1,9 %) | 24 (5,2 %) | |||||||
| Troubles du système nerveux | ||||||||||
| Étourdissementsd | 16 (5,1 %) | 2 (1,3 %) | 29 (6,2 %) | |||||||
| Somnolencee | 36 (11,4 %) | 6 (3,8 %) | 44 (9,5 %) | |||||||
| Troubles psychiatriques | ||||||||||
| Dépressionf | 16 (5,1 %) | 1 (0,6 %) | 29 (6,2 %) | |||||||
| Humeur dépressiveg | 10 (3,2 %) | 2 (1,3 %) | 22 (4,7 %) | |||||||
| Troubles de la peau et du tissu sous-cutané | ||||||||||
| Alopécie | 4 (1,3 %) | 1 (0,6 %) | 15 (3,2 %) | |||||||
a Comprend la durée du transit intestinal diminuée.
b Comprend l’asthénie, la fatigue mentale.
c Comprend les raideurs musculaires et musculosquelettiques
d Comprend la sensation vertigineuse posturale, le vertige.
e Comprend l’hypersomnie.
f Comprend la dépression agitée, la dépression majeure.
g Comprend le symptôme dépressif, l’anxiété mixte, le trouble dépressif.
Peau
Lors de l’étude OASIS 4, on a constaté un déséquilibre numérique pour ce qui est de l’incidence de la photosensibilité : 4 cas ont été signalés avec LYNKUET, comparativement à 1 cas avec le placebo. La portée clinique de ces observations est inconnue, vu le nombre limité de patientes touchées et la durée d’exposition relativement courte dans le cadre de l’étude clinique.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
La liste des effets indésirables peu fréquents est fondée sur les données à 52 semaines de l’étude 3. Seuls les effets indésirables signalés chez au moins 2 participantes, mais chez < 2 % des membres du groupe LYNKUET et plus souvent qu’avec le placebo, sont inclus.
Troubles cardiaques : palpitations
Troubles de l’oreille et du labyrinthe : acouphène, vertiges
Troubles gastro-intestinaux : sécheresse buccale
Troubles généraux et anomalies au site d’administration : douleur
Investigations : diminution du bicarbonate sanguin, hausse du taux sanguin de thyréostimuline, anomalie des paramètres de coagulation, hausse du taux d’hémoglobine glyquée, gain pondéral
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, myalgie, douleurs aux extrémités, tendinite
Troubles du système nerveux : migraine, paresthésie
Troubles psychiatriques : humeur dépressive, baisse de la libido
Troubles de la peau et du tissu sous-cutané : sécheresse cutanée
Autres effets indésirables d’importance clinique :
Des convulsions ont été signalées chez une patiente (moins de 0,1 %) ayant des antécédents de convulsions dans le cadre des études cliniques sur LYNKUET.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Pour une durée de traitement allant jusqu’à 12 semaines, des élévations des concentrations sériques de transaminases (ALT et/ou AST) égales ou supérieures à 3 fois la limite supérieure de la normale se sont produites chez 0,6 % des patientes traitées par LYNKUET et chez 0,4 % des patientes recevant le placebo lors des études OASIS 1, 2 et 3, et chez 1,0 % des patientes traitées par LYNKUET, mais aucune des patientes recevant le placebo, dans le cadre de l’étude clinique OASIS 4.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables ci-dessous ont été observés depuis l’homologation de LYNKUET. La déclaration de ces effets étant volontaire et la population, de taille incertaine, il n’est pas toujours possible de faire une estimation fiable de leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Effets neurologiques : convulsions; certains cas sont survenus chez des patientes ayant des antécédents de convulsions et/ou chez des patientes recevant des médicaments concomitants pouvant abaisser le seuil de convulsion.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’élinzanétant, qui est métabolisé par l’isoforme 3A4 du cytochrome P450 (CYP3A4), est un substrat de la glycoprotéine P (P-gp), une protéine de transport. L’utilisation concomitante d’inhibiteurs ou d’inducteurs du CYP3A4 peut modifier, à divers degrés, l’exposition à l’élinzanétant (voir 9.4 Interactions médicament-médicament). L’utilisation concomitante de l’élinzanétant et de puissants inhibiteurs du CYP3A4 est contre-indiquée (voir 2 Contre-indications). La dose de LYNKUET doit être réduite en cas d’administration concomitante d’un inhibiteur modéré du CYP3A4 (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions, Généralités, Utilisation concomitante avec d’autres produits pharmaceutiques).
Aucune interaction d’importance clinique ne devrait être observée avec les inhibiteurs de la P-gp en raison de la grande perméabilité membranaire à l’élinzanétant, et parce que sa voie d’élimination principale est métabolique.
L’élinzanétant est un faible inhibiteur du CYP3A4 (voir 9.4 Interactions médicament-médicament).
L’administration concomitante de doses quotidiennes multiples de tamoxifène à 20 mg et d’élinzanétant à 120 mg n’a entraîné aucun changement cliniquement pertinent sur les propriétés pharmacocinétiques du tamoxifène et de ses métabolites (N-desméthyl-tamoxifène, 4-hydroxytamoxifène et endoxifène). L’administration concomitante de doses quotidiennes multiples d’anastrozole à 1 mg et d’élinzanétant à 120 mg n’a entraîné aucun changement cliniquement pertinent sur la pharmacocinétique de l’anastrozole.
9.3 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été établies.
9.4 Interactions médicament-médicament
La liste des médicaments figurant au Tableau 5 a été établie en fonction d’études et de cas cliniques d’interactions médicamenteuses ou d’interactions potentielles qui seraient importantes ou graves.
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | ||||||||
| [Dénomination | Source des | Effet | Commentaire clinique | |||||
| commune] | données | |||||||
| Effet d’autres produits pharmaceutiques sur l’élinzanétant | ||||||||
| Inhibiteurs puissants du CYP3A4 | ||||||||
| Itraconazole (200 mg, doses multiples) | EC | ASC de l’élinzanétant ↑ 4,6 à 6,3 fois Cmax de l’élinzanétant ↑ 3,3 fois | L’utilisation concomitante de LYNKUET et d’inhibiteurs puissants du CYP3A4 (p. ex. clarithromycine, itraconazole et ritonavir) est contre-indiquée (voir 2 Contre-indications et 7 Mises en garde et précautions, Utilisation concomitante avec d’autres produits pharmaceutiques). | |||||
| Inhibiteurs modérés du CYP3A4 | ||||||||
| Érythromycine | Modèle pharmaco- cinétique physiologique | ASC de l’élinzanétant à 120 mg ↑ 3,0 fois Cmax de l’élinzanétant à 120 mg ↑ 2,0 fois ASC de l’élinzanétant à 60 mg ↑ 1,4 fois | Chez les patientes qui prennent des inhibiteurs modérés du CYP3A4 (p. ex. érythromycine), la dose quotidienne recommandée de LYNKUET est de 60 mg (voir 4.2 Posologie recommandée et ajustement posologique et 7 Utilisation concomitante avec d’autres produits pharmaceutiques). La prise concomitante de LYNKUET et de jus de pamplemousse n’est pas recommandée. | |||||
| Inhibiteurs faibles du CYP3A4 | ||||||||
| Cimétidine | Modèle pharmaco- cinétique physiologique | ASC de l’élinzanétant ↑ 1,5 fois Cmax de l’élinzanétant ↑ 1,3 fois | Aucun ajustement posologique n’est nécessaire en cas d’utilisation concomitante d’inhibiteurs faibles du CYP3A4 et de LYNKUET. | |||||
| Inducteurs puissants du CYP3A4 | ||||||||
Carbamazépine (600 mg 1 f.p.j.) | EC | ASC de l’élinzanétant ↓ 64 % Cmax de l’élinzanétant ↓ 44 % | L’élinzanétant risque d’être moins efficace chez les patientes qui prennent des inducteurs modérés ou puissants du CYP3A4. Aucun ajustement posologique n’est recommandé en cas d’utilisation concomitante de LYNKUET et d’inducteurs du CYP3A4 et de la P-gp (p. ex. rifampicine, carbamazépine, phénobarbital, millepertuis). | |||||
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | ||||||||
| [Dénomination | Source des | Effet | Commentaire clinique | |||||
| commune] | données | |||||||
| Effet de l’élinzanétant sur d’autres produits pharmaceutiques | ||||||||
| Substrat du CYP3A4 | ||||||||
| Midazolam | EC | ASC du midazolam ↑ 1,8 fois Cmax du midazolam ↑ 1,5 fois | L’élinzanétant est un faible inhibiteur du CYP3A4. La prudence est de mise lorsque LYNKUET est administré en concomitance avec des substrats sensibles du CYP3A4 possédant une fenêtre thérapeutique étroite (p. ex. cyclosporine, fentanyl, tacrolimus). Il convient de suivre les recommandations pertinentes figurant dans les renseignements thérapeutiques de ces substrats. | |||||
| Légende : ASC = aire sous la courbe; Cmax = concentration maximale; EC = étude clinique; f.p.j. = fois par jour | ||||||||
9.5 Interactions médicament-aliment
L’effet de la nourriture sur l’élinzanétant n’est pas cliniquement important, et LYNKUET peut être pris avec ou sans nourriture (voir 4 Posologie et administration et 10.3 Pharmacocinétique). Dans les études cliniques de phase III, l’élinzanétant a été pris sans égard à la nourriture.
9.6 Interactions médicament-plante médicinale
Aucun ajustement posologique n’est nécessaire en cas d’utilisation concomitante de LYNKUET et d’inducteurs du CYP3A4 et de la P-gp (p. ex. millepertuis; voir 9.4 Interactions médicament-médicament).
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
LYNKUET est un antagoniste double, non hormonal, sélectif des récepteurs de la neurokinine-1 (NK-1) et de la neurokinine-3 (NK-3), qui bloque la signalisation des récepteurs à la surface des neurones KNDy (kisspeptine, neurokinine B et dynorphine), lesquels sont hyperactifs pendant la ménopause en raison d’une diminution du taux d’œstrogène ou pendant un traitement endocrinien adjuvant. L’effet antagoniste de LYNKUET sur les récepteurs NK-1 et NK-3 module l’activité neuronale intervenant dans la régulation de la température corporelle.
L’élinzanétant possède une forte affinité pour les récepteurs NK-1 (Ki moyenne : 0,37 nM) et pour les récepteurs NK-3 (Ki moyenne : 3,0 nM).
10.2 Pharmacodynamie
L’administration d’élinzanétant n’a pas entraîné de variations notables ni constantes des concentrations d’hormones sexuelles chez les patientes ménopausées.
Électrophysiologie cardiaque : Aucun allongement de l’intervalle QTc important sur le plan clinique n’a été constaté après l’administration d’une seule dose d’élinzanétant par voie orale jusqu’à 5 fois supérieure à la dose maximale recommandée.
10.3 Pharmacocinétique
Chez des volontaires en bonne santé, la Cmax et l’ASC de l’élinzanétant ont augmenté de façon plus importante qu’en proportion de la dose (de 20 à 50 %), à des doses comprises entre 40 et 160 mg 1 fois par jour (de 0,33 à 1,33 fois la dose recommandée).
Les concentrations plasmatiques d’élinzanétant à l’état d’équilibre ont été atteintes en 5 à 7 jours après l’administration quotidienne, parallèlement à une accumulation modeste (≤ 2 fois).
L’élinzanétant est pratiquement insoluble dans l’eau et légèrement soluble dans des conditions acides.
Les données statistiques sommaires relatives aux concentrations d’élinzanétant à l’état d’équilibre chez des patientes présentant des symptômes vasomoteurs sont présentées au Tableau 6.
| Tableau 6 – Données statistiques sommaires relatives aux concentrations d’élinzanétant à | ||||||||||||
| l’état d’équilibre chez des patientes présentant des symptômes vasomoteurs associés à la | ||||||||||||
| ménopause ayant reçu 120 mg d’élinzanétant 1 fois par jour, d’après un modèle | ||||||||||||
| pharmacocinétique de population (moyenne géométrique/CV géométrique [%]) | ||||||||||||
| ASC(0-24),éé [h∙µg/L] | Cmax,éé [µg/L] | Cmin,éé [µg/L] | t½ (h) | |||||||||
| 120 mg/jour | 8 572,0 (46,7) | 1 422,7 (34,8) | 143,5 (81,3) | 45,3 (24,5) | ||||||||
Absorption
Le temps médian (plage) pour atteindre la Cmax d’élinzanétant est de 1,0 (1 à 4) heure. La biodisponibilité absolue de l’élinzanétant est de 52 %.
Effet de la nourriture
L’administration d’élinzanétant (120 mg) après un repas riche en matières grasses et en calories a fait baisser l’ASC0-24h et la Cmax du médicament d’environ 42 % et 70 %, respectivement, comparativement à l’administration à jeun. Le Tmax a été retardé d’environ 1,5 h. Les concentrations plasmatiques minimales efficaces (Cmin) à l’état d’équilibre pour assurer une occupation quasi complète des récepteurs n’ont pas été réduites par la consommation de nourriture.
Distribution
Le volume moyen de distribution de l’élinzanétant après administration intraveineuse à l’état d’équilibre (Véé) est de 137 L, l’indication d’une distribution extravasculaire importante. La liaison de l’élinzanétant aux protéines plasmatiques est très élevée (99,7 %). Le rapport entre les concentrations sanguine et plasmatique se situe entre 0,6 et 0,7. La présence de l’élinzanétant dans le cerveau humain a été démontrée lors d’examens de tomographie par émission de positons (TEP) réalisés dans le cadre d’études cliniques.
Métabolisme
L’élinzanétant est principalement métabolisé par le CYP3A4 en trois principaux métabolites. Ces trois métabolites sont actifs et ont une affinité semblable à celle de l’élinzanétant pour les récepteurs NK-1 et NK-3 humains. L’élinzanétant représente 39 % de l’exposition totale dans le plasma humain, le reste étant constitué par l’ensemble de ses métabolites.
Élimination
La clairance de l’élinzanétant après l’administration d’une seule dose par voie intraveineuse est de 8,77 L/h.
Après l’administration d’élinzanétant par voie orale, environ 90 % de la dose a été excrétée dans les fèces (principalement sous la forme de métabolites) et moins de 1 % dans l’urine. La demi-vie d’élimination médiane de l’élinzanétant est d’environ 45 heures chez les patientes présentant des symptômes vasomoteurs.
Populations et états pathologiques particuliers
- Enfants et adolescentes : On ne dispose d’aucune donnée sur l’utilisation de LYNKUET chez les enfants et les adolescentes de moins de 18 ans.
- Personnes âgées : On ne dispose d’aucune donnée sur l’utilisation de LYNKUET chez les personnes de 65 ans et plus.
- Origine ethnique : La race n’a eu aucun effet cliniquement important sur la pharmacocinétique de l’élinzanétant (voir 14 Études cliniques).
- Grossesse et allaitement : Il n’existe pas de données sur l’utilisation de l’élinzanétant pendant la grossesse. Les études menées chez l’animal ont fait état de passage transplacentaire et de toxicité embryo-fœtale. On ne sait pas si l’élinzanétant et ses métabolites sont excrétés dans le lait humain. Les données pharmacocinétiques recueillies chez l’animal ont montré que l’élinzanétant et/ou ses métabolites sont excrétés dans le lait des animaux.
Insuffisance hépatique : Lors d’une étude clinique pharmacocinétique dans le cadre de laquelle des doses multiples d’élinzanétant à 120 mg ont été administrées, la Cmax moyenne et l’ASC(0-24) de l’élinzanétant ont augmenté respectivement par un facteur de 1,2 et de 1,5 chez les patientes présentant une insuffisance hépatique chronique légère (classe A de Child-Pugh), comparativement à celles dont la fonction hépatique était normale. Chez les personnes présentant une insuffisance hépatique chronique modérée (classe B de Child-Pugh), la Cmax moyenne et l’ASC(0-24) de l’élinzanétant ont augmenté par un facteur de 2,3.
LYNKUET n’a pas été étudié chez des personnes présentant une insuffisance hépatique chronique grave (classe C de Child-Pugh).
L’emploi de LYNKUET n’est pas recommandé en présence d’insuffisance hépatique chronique modérée ou grave.
Insuffisance rénale : L’analyse pharmacocinétique populationnelle des données cliniques montre que l’exposition totale à l’élinzanétant est similaire entre les patientes présentant une insuffisance rénale légère ou modérée et celles dont la fonction rénale est normale.
L’insuffisance rénale peut réduire la liaison aux protéines plasmatiques et ainsi accroître la fraction libre d’élinzanétant.
Lors d’une étude clinique pharmacocinétique dans le cadre de laquelle des doses multiples d’élinzanétant à 120 mg ont été administrées, la Cmax, fraction libre moyenne et l’ASCfraction libre de l’élinzanétant ont augmenté respectivement par un facteur de 2,3 et de 2,2 chez les patientes présentant une insuffisance rénale modérée (DFGe entre 30 et 59 ml/min/1,73 m2). Chez les patientes présentant une insuffisance rénale grave (DFGe < 30 ml/min/1,73 m2), la Cmax, fraction libre moyenne et l’ASCfraction libre ont augmenté par un facteur de 1,9.
LYNKUET n’a pas été étudié chez les patientes présentant une insuffisance rénale terminale (DFGe < 15 ml/min/1,73 m2).
L’emploi de LYNKUET n’est pas recommandé en présence d’insuffisance rénale grave ou de néphropathie terminale.
11 Conservation, stabilité et mise au rebut
Conserver entre 15 et 25 °C. Ne pas congeler.
Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : élinzanétant
Nom chimique :
2-[3,5-bis(trifluorométhyl)phényl]-N-{4-(4-fluoro-2-méthylphényl)-6-[(7S,9aS)-7-(hydroxyméthyl)
hexahydropyrazino [2,1-c][1,4]oxazine-8(1H)-yl]pyridinyl-3-yl}-N,2-diméthylpropanamide
Formule moléculaire et masse
moléculaire :
C33H35F7N4O3
668,7 g/mol
Formule développée :
Propriétés physicochimiques :
L’élinzanétant est un solide blanc à blanc cassé ou jaunâtre, pratiquement insoluble dans l’eau et légèrement soluble en milieu acide. 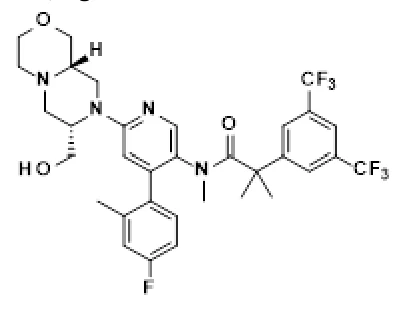
14 Études cliniques
14.1 Études cliniques par indication
Symptômes vasomoteurs modérés ou graves associés à la ménopause
| Tableau 7 – Résumé des données démographiques des patientes dans les études cliniques | |||||||||||||
| sur le traitement des symptômes vasomoteurs modérés ou graves associés à la ménopause | |||||||||||||
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de | Âge | Sexe | ||||||||
| sujets | moyen | ||||||||||||
| (n) | (tranche) | ||||||||||||
| Étude 1 | Étude multicentriqu e à répartition aléatoire, à double insu et contrôlée par placebo | Élinzanétant à 120 mg ou placebo par voie orale, une fois par jour pendant 12 semaines, suivi de l’élinzanétant à 120 mg pendant 14 semaines pour un traitement d’une durée totale maximale de 26 semaines | Élinzanétant à 120 mg : n = 199 Placebo – élinzanétant : n = 197 | 54,6 ans (40 à 65) | 100 % de femmes | ||||||||
| Étude 2 | Étude multicentriqu e à répartition aléatoire, à double insu et contrôlée par placebo | Élinzanétant à 120 mg ou placebo par voie orale, une fois par jour pendant 12 semaines, suivi de l’élinzanétant à 120 mg pendant 14 semaines pour un traitement d’une durée totale maximale de 26 semaines | Élinzanétant à 120 mg : n = 200 Placebo – élinzanétant : n = 200 | 54,6 ans (40 à 65) | 100 % de femmes | ||||||||
L’efficacité de LYNKUET dans le traitement des symptômes vasomoteurs modérés ou graves associés à la ménopause a été démontrée dans le cadre de deux études similaires de phase III, multicentriques, à répartition aléatoire, à double insu et contrôlées par placebo (études 1 et 2). Au total, 796 patientes ménopausées ont été réparties aléatoirement selon un rapport de 1:1 pour recevoir LYNKUET ou un placebo, une fois par jour au coucher pendant 12 semaines, suivi de LYNKUET pendant 14 semaines pour un traitement d’une durée totale maximale de 26 semaines.
Les études 1 et 2 regroupaient des patientes ménopausées (la ménopause était définie comme une aménorrhée spontanée depuis au moins 12 mois, une aménorrhée spontanée depuis au moins 6 mois en présence d’un taux sérique d’hormone folliculostimulante > 40 mUI/ml et d’un taux d’estradiol < 30 pg/ml, ou une ovariectomie bilatérale) de 40 à 65 ans présentant au moins 50 bouffées vasomotrices modérées ou graves par semaine.
Le principal critère d’exclusion était la présence actuelle ou antérieure d’un cancer quelconque (autre qu’un cancer basocellulaire ou épidermoïde de la peau), à moins qu’il ne soit en rémission complète depuis au moins 5 ans. Les patientes recevant un traitement endocrinien adjuvant (p. ex. tamoxifène, inhibiteur de l’aromatase ou analogue de la GnRH) ont également été exclues.
Les caractéristiques démographiques des patientes des études 1 et 2 étaient généralement équilibrées entre les groupes de traitement : 80,4 % des patientes étaient de race blanche, 17,1 % étaient de race noire ou d’origine afro-américaine, 0,5 % étaient d’origine asiatique et 8,5 %, d’origine hispanique ou latino. La population de l’étude comprenait des patientes qui avaient subi une hystérectomie (38,8 %) ou une ovariectomie uni- ou bilatérale (20,6 %), ou qui avaient suivi une hormonothérapie substitutive (31,4 %). La proportion de patientes ayant connu une ménopause précoce (avant 45 ans) et une ménopause prématurée (avant l’âge de 40 ans) dans les études 1 et 2 combinées était de 26,8 % et de 11,8 %, respectivement, avec l’élinzanétant et de 24,4 % et 11,1 %, respectivement, avec le placebo. Selon l’analyse des données groupées, la proportion globale de fumeuses (actuelles ou anciennes) était de 35,0 % et comparable entre les groupes. Dans l’étude 1, les fumeuses (actuelles ou anciennes) étaient plus nombreuses dans le groupe placebo (41,7 % vs 24,7 % dans le groupe élinzanétant), tandis que c’était l’inverse dans l’étude 2 (41,5 % dans le groupe élinzanétant vs 32,5 % dans le groupe placebo).
Le principal critère d’évaluation de l’efficacité des deux études était la variation moyenne de la fréquence des bouffées vasomotrices modérées ou graves, de jour comme de nuit, entre le début des études et les semaines 4 et 12, mesurée à l’aide d’un journal quotidien sur les bouffées vasomotrices.
Les principaux critères d’évaluation secondaires étaient la variation moyenne de la sévérité des bouffées vasomotrices modérées ou graves entre le début de l’étude et les semaines 4 et 12, mesurée à l’aide d’un journal quotidien sur les bouffées vasomotrices; et la variation moyenne de la fréquence des bouffées vasomotrices modérées ou graves entre le début de l’étude et la semaine 1, mesurée à l’aide d’un journal quotidien sur les bouffées vasomotrices.
Résultats des études
Dans le cadre des études OASIS 1 (étude 1) et OASIS 2 (étude 2), une réduction statistiquement significative et cliniquement pertinente de la fréquence des bouffées vasomotrices modérées ou graves a été observée entre le début de l’étude et les semaines 4 et 12 dans les groupes traités par LYNKUET comparativement aux groupes placebo. Une réduction statistiquement significative de la gravité des bouffées vasomotrices modérées ou graves a également été observée dans les groupes traités par LYNKUET par rapport aux groupes placebo entre le début de l’étude et les semaines 4 et 12. Les résultats relatifs à la variation de la fréquence moyenne et de la sévérité des bouffées vasomotrices modérées ou graves en 24 heures obtenus dans le cadre des études OASIS 1 et OASIS 2 sont indiqués au Tableau 8.
Tableau 8 – Variation moyenne de la fréquence et de la sévérité des symptômes vasomoteurs modérés ou graves associés à la ménopause entre le début de l’étude et les semaines 4 et 12
(études 1 et 2)
| Étude 1 | Étude 2 | |||||
| LYNKUET à 120 mg (N = 199) | Placebo (N = 197) | Différence ajustéea entre les traitements (IC à 95 %) Valeur p | LYNKUET à 120 mg (N = 200) | Placebo (N = 200) | Différence ajustéea entre les traitements (IC à 95 %) Valeur p | |
| Paramètre principal : fréquence | ||||||
Valeur moyenne au départ (É-T) | 13,38 (6,57) | 14,26 (13,94) | - | 14,66 (11,08) | 16,16 (11,15) | - |
Variation à la semaine 4 MMC (ET) | -7,60 (0,43) | -4,31 (0,43) | -3,29 (-4,47 à -2,10)b < 0,0001 | -8,58 (0,49) | -5,54 (0,49) | -3,04 (-4,40 à -1,68)b < 0,0001 |
Variation à la semaine 12 MMC (ET) | -8,66 (0,58) | -5,44 (0,59) | -3,22 (-4,81 à -1,63)b < 0,0001 | -9,72 (0,50) | -6,48 (0,49) | -3,24 (-4,60 à -1,88)b < 0,0001 |
| Principal critère d’évaluation secondaire : sévérité | ||||||
Valeur moyenne au départ (É-T) | 2,56 (0,22) | 2,53 (0,23) | - | 2,53 (0,24) | 2,54 (0,24) | - |
Variation à la semaine 4 MMC (ET) | -0,73 (0,04) | -0,40 (0,04) | -0,33 (-0,44 à -0,23)b < 0,0001 | -0,75 (0,04) | -0,53 (0,04) | -0,22 (-0,34 à -0,09)b 0,0003 |
Variation à la semaine 12 MMC (ET) | -0,92 (0,05) | -0,52 (0,05) | -0,40 (-0,54 à -0,25)b < 0,0001 | -0,91 (0,06) | -0,62 (0,05) | -0,29 (-0,44 à -0,14)b < 0,0001 |
a. D’après une analyse de la covariance à mesures répétées au moyen d’un modèle mixte avec ajustement en fonction des facteurs de stratification de la répartition aléatoire b. Statistiquement significatif après correction pour la multiplicité pour la comparaison entre LYNKUET et le PLACEBO (p < 0,05) É-T : écart-type; ET : erreur type; IC : intervalle de confiance; MMC : moyenne des moindres carrés | ||||||
Symptômes vasomoteurs modérés ou graves causés par un traitement endocrinien adjuvant du cancer du sein
| Tableau 9 – Résumé des données démographiques des patientes dans les études | |||||||||||||
| cliniques sur le traitement des symptômes vasomoteurs modérés ou graves causés | |||||||||||||
| par un traitement endocrinien adjuvant | |||||||||||||
No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||||||
| d’administration et | moyen | ||||||||||||
| durée | (tranche) | ||||||||||||
| Étude 4 | Étude multicentrique à répartition aléatoire, à double insu et contrôlée par placebo | Élinzanétant à 120 mg ou placebo par voie orale, une fois par jour pendant 12 semaines, suivi de l’élinzanétant à 120 mg pendant 40 semaines pour un traitement d’une durée totale maximale de 52 semaines | Élinzanétant à 120 mg : n = 316 Placebo – élinzanétant : n = 158 | 51,0 ans (28 à 70) | 100 % de femmes | ||||||||
L’efficacité de LYNKUET dans le traitement des symptômes vasomoteurs modérés ou graves causés par un traitement endocrinien adjuvant du cancer du sein a été démontrée dans le cadre d’une étude de phase III multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo (étude 4) menée chez des patientes recevant un traitement endocrinien adjuvant pour un cancer du sein à récepteurs hormonaux positifs. Au total, 474 patientes ont été réparties aléatoirement selon un rapport de 2:1 pour recevoir LYNKUET ou un placebo, une fois par jour au coucher pendant 12 semaines, suivi de LYNKUET pendant 40 semaines pour un traitement d’une durée totale maximale de 52 semaines.
L’étude 4 regroupait des patientes âgées de 28 à 70 ans qui présentaient au moins 35 bouffées vasomotrices modérées ou graves par semaine, y compris des bouffées vasomotrices nocturnes. Toutes les participantes à l’étude ont reçu un traitement endocrinien adjuvant concomitant par le tamoxifène (55,9 %) ou un inhibiteur de l’aromatase (44,1 %), avec ou sans l’utilisation d’un analogue de la GnRH.
Les principaux critères d’exclusion étaient un diagnostic initial de cancer du sein métastatique à récepteurs hormonaux positifs (stade IV) ou une récidive d’un cancer du sein à récepteurs hormonaux positifs pendant un traitement endocrinien adjuvant, la présence actuelle ou antérieure d’un cancer quelconque (autre qu’un cancer du sein à récepteurs hormonaux positifs [stades 0 à III] ou qu’un cancer basocellulaire ou épidermoïde de la peau) à moins qu’il ne soit en rémission complète depuis au moins 5 ans. Les patientes qui avaient subi une chirurgie ou reçu un traitement non chirurgical pour un cancer du sein au cours des 3 derniers mois (autre que l’utilisation du tamoxifène, des inhibiteurs de l’aromatase ou des analogues de la GnRH) ont également été exclues.
Les caractéristiques démographiques des patientes étaient généralement équilibrées entre les groupes de traitement : 88,2 % des patientes étaient de race blanche, 1,5 % étaient de race noire ou d’origine afro-américaine, 0,4 % étaient d’origine asiatique et 2,5 %, d’origine hispanique ou latino. La population de l’étude comprenait des patientes qui avaient subi une hystérectomie (12,4 %) ou une ovariectomie uni- ou bilatérale (12,2 %). Dix-huit femmes (3,8 %) étaient âgées de 65 ans ou plus. Le principal critère d’évaluation de l’efficacité était la variation moyenne de la fréquence des bouffées vasomotrices modérées ou graves, de jour comme de nuit, entre le début de l’étude et les semaines 4 et 12, mesurée à l’aide d’un journal quotidien sur les bouffées vasomotrices.
Les principaux critères d’évaluation secondaires étaient la variation moyenne des scores obtenus aux outils d’évaluation des résultats rapportés par la patiente : le score T total au questionnaire PROMIS SD-SF-8b (Patient-Reported Outcomes Measurement Information System Sleep Disturbance Short Form 8b) évaluant les troubles du sommeil, et le score total au questionnaire MENQOL (Menopause Specific Quality of Life) évaluant la qualité de vie liée à la ménopause entre le début de l’étude et la semaine 12.
Résultats de l’étude
Dans le cadre de l’étude OASIS 4 (étude 4), une réduction statistiquement significative de la fréquence des bouffées vasomotrices modérées ou graves a été observée entre le début de l’étude et les semaines 4 et 12 dans le groupe traité par LYNKUET, comparativement au groupe placebo. Les résultats relatifs à la variation de la fréquence moyenne des bouffées vasomotrices modérées ou graves entre le début de l’étude et les semaines 4 et 12 sont indiqués au Tableau 10.
Les patientes traitées par LYNKUET ont présenté une diminution statistiquement significative des troubles du sommeil entre le début de l’étude et la semaine 12, comparativement à celles ayant reçu un placebo, selon le score T total au questionnaire PROMIS SD SF 8b. Les patientes traitées par LYNKUET ont également obtenu une amélioration statistiquement significative de la qualité de vie liée à la ménopause entre le début de l’étude et la semaine 12, selon le score total au questionnaire MENQOL. Les résultats relatifs aux troubles du sommeil et à la qualité de vie liée à la ménopause entre le début de l’étude et la semaine 12 selon le score T total au questionnaire PROMIS SD-SF-8b et le score total au questionnaire MENQOL sont indiqués au Tableau 10.
Tableau 10 – Variation moyenne de la fréquence des symptômes vasomoteurs modérés ou graves causés par un traitement endocrinien adjuvant entre le début de l’étude et les semaines 4 et 12 et variation moyenne du score T total au questionnaire PROMIS SD-SF-8b et du score total au questionnaire MENQOL entre le début de l’étude et la semaine 12 dans l’étude 4
| Étude 4 | |||
| LYNKUET à 120 mg (N = 316) | Placebo (N = 158) | Différence entre les traitements ajustéea (IC à 95 %) Valeur p | |
| Critère d’évaluation principal : fréquence | |||
Valeur moyenne au départ (É-T) | 11,41 (6,89) | 11,52 (6,43) | - |
Variation à la semaine 4 MMC (ET) | -6,47 (0,26) | -2,99 (0,36) | -3,48 (-4,35 à -2,61)b < 0,0001 |
Variation à la semaine 12 MMC (ET) | -7,53 (0,25) | -4,16 (0,35) | -3,38 (-4,21 à -2,54)b < 0,0001 |
| Principaux critères d’évaluation secondaires : score T total au questionnaire PROMIS SD-SF-8b et score total au questionnaire MENQOL | |||
Valeur moyenne au départ du score T total au questionnaire PROMIS SD-SF-8b (É-T) | 60,60 (6,33) | 60,74 (6,80) | - |
Variation à la semaine 12 MMC (ET) | -10,06 (0,41) | -3,94 (0,57) | -6,12 (-7,49 à -4,75)b < 0,0001 |
Variation moyenne au départ du score total au questionnaire MENQOL (É-T) | 4,82 (1,17) | 4,77 (1,25) | - |
Variation à la semaine 12 MMC (ET) | -1,23 (0,06) | -0,55 (0,08) | -0,68 (-0,88 à -0,48)b < 0,0001 |
a. D’après une analyse de la covariance à mesures répétées au moyen d’un modèle mixte avec ajustement en fonction des facteurs de stratification au départ et de la répartition aléatoire b. Statistiquement significatif après correction pour la multiplicité pour la comparaison entre LYNKUET et le PLACEBO (valeur p unilatérale < 0,025) É-T : écart-type; ET : erreur type; IC : intervalle de confiance; MENQOL : Menopause Specific Quality of Life Scale (échelle d’évaluation de la qualité de vie spécifique à la ménopause); MMC : moyenne estimée par la méthode des moindres carrés; PROMIS SD-SF-8b : Patient-Reported Outcomes Measurement Information System (système de mesure des résultats déclarés par les patients, questionnaire court 8 b sur les troubles du sommeil) | |||
16 Toxicologie non clinique
Toxicologie générale
Des études de toxicité à doses répétées ont été menées chez le rat et le singe cynomolgus. Les principaux organes/systèmes cibles de l’élinzanétant sont l’appareil reproducteur féminin, le système nerveux central, l’appareil gastro-intestinal et les muscles squelettiques. Chez la rate, l’administration quotidienne d’élinzanétant pendant 4 semaines à raison de 100 mg/kg (40 fois l’ASC(0-24) à la dose thérapeutique chez l’humain) a entraîné des anomalies du diœstrus, notamment une mucification de l’épithélium vaginal, une atrophie de l’utérus et l’apparition de corps jaunes persistants. La DSENO a été établie à 25 mg/kg (10 fois l’ASC(0-24h) à la dose thérapeutique chez l’humain).
Dans une étude de 13 semaines chez le rat, l’administration biquotidienne d’élinzanétant à des doses équivalant à 50 mg/kg/jour chez les mâles et à 20 mg/kg/jour chez les femelles, respectivement, soit 4 fois et 7 fois l’ASC(0-24) à la dose thérapeutique chez l’humain, a provoqué des contractions musculaires involontaires à compter du jour 24 chez 10 animaux sur 88, qui ont également présenté des convulsions à compter du jour 34. Dans cette même étude, l’administration quotidienne d’élinzanétant à des doses égales ou supérieures à 100 mg/kg/jour (16 fois l’ASC(0-24) à la dose thérapeutique chez l’humain) s’est traduite par une dégénérescence et une nécrose des muscles squelettiques. La DSENO n’a pas été établie dans cette étude, en raison des signes observés à toutes les doses ≥ 20 mg/kg/jour. Des convulsions ont également été observées dans le cadre d’une étude de 2 ans chez le rat à des doses égales ou supérieures à 60 mg/kg/jour (20 fois l’ASC(0-24) à la dose thérapeutique chez l’humain).
Chez les singes cynomolgus femelles, l’administration quotidienne d’élinzanétant pendant 39 semaines à raison de doses égales ou supérieures à 60 mg/kg/jour deux fois par jour a provoqué une réduction de l’activité ovarienne cyclique, ainsi qu’une diminution du poids des ovaires et/ou de l’utérus. Dans cette même étude, l’administration d’élinzanétant à des doses égales ou supérieures à 80 mg/kg/jour a causé de la diarrhée; la DSENO pour la toxicité gastro-intestinale a donc été établie à 60 mg/kg/jour (2 fois l’ASC(0-24) à la dose thérapeutique chez l’humain). Enfin, on a noté une compression minimale des sinusoïdes et une augmentation du poids du foie, signes d’hypertrophie des cellules hépatiques, chez les femelles recevant des doses ≥ 60 mg/kg/jour. Ces observations sont considérées comme une réponse adaptative aux besoins métaboliques accrus des cellules hépatiques.
Génotoxicité
Un panel de tests de génotoxicité in vitro et in vivo réalisés sur l’élinzanétant, notamment une épreuve de mutation sur des bactéries (test d’Ames), un test de mutagénicité du lymphome de la souris et un test du micronoyau sur la moelle osseuse de rat, n’a mis en évidence aucun pouvoir génotoxique. Les principaux métabolites de l’élinzanétant chez l’humain ne se sont par ailleurs pas révélés génotoxiques in vitro lors du test d’Ames et du test du micronoyau.
Cancérogénicité
Le pouvoir carcinogène de l’élinzanétant (administré par voie orale) a été évalué lors d’une étude de 6 mois sur des souris transgéniques (Tg.rasH2) et d’une étude de 2 ans sur des rates. L’administration de doses allant jusqu’à 85 ou 70 mg/kg/jour à des souris mâles ou femelles, respectivement (soit 3 ou 2 fois l’ASC(0-24) à la dose thérapeutique chez l’humain), n’a pas entraîné la formation de néoplasmes liés au médicament.
Une étude de 2 ans sur la cancérogénicité de l’élinzanétant chez le rat a fait état d’une augmentation des néoplasmes et des lymphomes utérins malins à la dose de 60 mg/kg/jour, soit l’équivalent d’au moins 29 fois l’ASC(0-24) totale à la dose thérapeutique chez l’humain. Compte tenu de la grande marge d’exposition, on ne s’attend pas à ce que LYNKUET pose un risque carcinogène d’importance clinique. Ces effets n’ont pas été observés à la dose de 20 mg/kg/jour, soit l’équivalent de 7 fois l’ASC(0-24) totale à la dose thérapeutique chez l’humain. L’incidence accrue de néoplasmes utérins chez les rates âgées en période de sénescence reproductive accompagnée d’une réduction marquée du poids corporel ressemble aux effets observés lors d’études comportant des restrictions alimentaires menées chez le rat, et à l’hypoprolactinémie chronique d’origine médicamenteuse, un mode d’action spécifique au rat qui n’est pas pertinent pour l’humain.
Toxicité pour la reproduction et le développement
Dans une étude sur le développement embryonnaire précoce et la fertilité menée chez des rates, celles-ci ont reçu l’élinzanétant par voie orale pendant 22 jours avant l’accouplement et jusqu’au 6e jour de la gestation à des doses allant jusqu’à 100 mg/kg/jour. L’élinzanétant n’a pas altéré la fertilité des rates; cependant, un pourcentage accru de perte embryonnaire avant et après l’implantation, qui s’est traduit par une réduction de la taille des portées, de même qu’un poids corporel fœtal plus faible ont été observés à la dose de 100 mg/kg/jour (16 fois l’ASC(0-24) à la dose thérapeutique chez l’humain). Ces effets n’ont pas été observés après l’administration de 25 mg/kg/jour (4 fois l’ASC(0-24) à la dose thérapeutique chez l’humain).
Au cours d’études du développement embryofœtal avec l’élinzanétant, aucun signe de tératogénicité n’a été observé à des doses allant jusqu’à 100 mg/kg/jour du 6e au 17e jour de la gestation chez les rates et à 140 mg/kg/jour du 7e au 19e jour de la gestation chez les lapines (23 et 1 fois l’ASC(0-24) à la dose thérapeutique chez l’humain, respectivement).
Dans les études sur le développement des rats avant et après leur naissance, l’élinzanétant a entraîné une baisse de la survie périnatale de la progéniture de rates ayant reçu le médicament par voie orale à des doses ≥ 5 mg/kg/jour du 6e jour de la gestation au 20e jour de la lactation, soit une exposition équivalente à celle de patientes traitées à la dose recommandée. Une augmentation des pertes fœtales après l’implantation, un retard de la mise bas, une dystocie, une augmentation de la mortinatalité et un poids plus faible à la naissance chez les petits ont été observés à la dose de 100 mg/kg/jour.
Il a été démontré que l’élinzanétant et/ou ses métabolites traversent le placenta chez la rate.
Après l’administration d’élinzanétant radiomarqué à des rates en lactation, l’élinzanétant et son principal métabolite (M30/34) ont facilement été excrétés dans le lait et étaient détectables dans le plasma des petits.
Toxicologie particulière
L’élinzanétant se lie à la mélanine et absorbe la lumière dans la partie visible du spectre. La radioactivité issue de l’élinzanétant marqué au 14C a une longue demi-vie dans la peau du rat, ce qui pourrait indiquer la rétention cutanée prolongée du médicament et, par conséquent, la possibilité de son accumulation dans les tissus. On a observé une phototoxicité in vitro à une concentration de 316 ng/ml (67 fois la Cmax de la fraction libre obtenue à la dose clinique de 120 mg/jour). On n’a pas observé de phototoxicité à la concentration de 100 ng/ml (21 fois la Cmax de la fraction libre obtenue à la dose clinique de 120 mg/jour). La portée clinique de ces observations est inconnue, mais ne peut être exclue.