


Monographie de produit - Veozah
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ............................................... 2
TABLE DES MATIÈRES ........................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................. 4
1 INDICATIONS .......................................................................................................... 4
1.1 Enfants .................................................................................................................. 4
1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................... 4
4.1 Considérations posologiques ................................................................................ 4
4.2 Dose recommandée et modification posologique ............................................... 5
4.4 Administration ...................................................................................................... 5
4.5 Dose oubliée ......................................................................................................... 6
5 SURDOSAGE ........................................................................................................... 6
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE . 6
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 6
7.1 Populations particulières ...................................................................................... 9
7.1.1 Femmes enceintes ................................................................................................ 9
7.1.2 Allaitement ............................................................................................................ 9
7.1.3 Enfants .................................................................................................................. 9
7.1.4 Personnes âgées ................................................................................................... 9
8 EFFETS INDÉSIRABLES ............................................................................................. 9
8.1 Aperçu des effets indésirables .............................................................................. 9
8.2 Effets indésirables observés dans les essais cliniques ........................................ 10
8.3 Effets indésirables peu courants observés au cours des essais cliniques .......... 13
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................. 14
8.5 Effets indésirables observés après la mise en marché ....................................... 14
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................... 14
9.2 Aperçu des interactions médicamenteuses........................................................ 14
9.4 Interactions médicament-médicament .............................................................. 15
9.5 Interactions médicament-aliment ...................................................................... 16
9.6 Interactions médicament-plante médicinale ..................................................... 16
9.7 Interactions médicament-tests de laboratoire ................................................... 16
10 PHARMACOLOGIE CLINIQUE ................................................................................. 16
10.1 Mode d’action ..................................................................................................... 16
10.2 Pharmacodynamie .............................................................................................. 16
10.3 Pharmacocinétique ............................................................................................. 16
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ........................................................... 18
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .............................................. 18
PARTIE II : INFORMATIONS SCIENTIFIQUES ...................................................................... 19
13 INFORMATIONS PHARMACEUTIQUES ................................................................... 19
14 ESSAIS CLINIQUES ................................................................................................. 20
14.1 Études cliniques par indication ........................................................................... 20
15 MICROBIOLOGIE ................................................................................................... 22
16 TOXICOLOGIE NON CLINIQUE ............................................................................... 22
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................. 25
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
VEOZAH (comprimés pelliculés de fezolinetant) est indiqué dans :
- le traitement des symptômes vasomoteurs (SVM) modérés à sévères associés à la ménopause.
1.1 Enfants
Enfants (≤ 18 ans) : VEOZAH n’est pas indiqué dans la population pédiatrique. Santé Canada ne dispose d’aucune donnée.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
VEOZAH est contre-indiqué chez les patientes :
- qui présentent une hypersensibilité à ce médicament, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir une liste complète, consulter la section 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
qui sont atteintes de cirrhose (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS —
Hépatique/biliaire/pancréatique).
- qui présentent une insuffisance rénale sévère ou une insuffisance rénale terminale (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS — Rénal).
- qui utilisent de façon concomitante des inhibiteurs modérés ou puissants du CYP1A2 (consulter la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.2 Aperçu des interactions médicamenteuses).
dont la grossesse est avérée ou présumée (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS,
7.1 Populations particulières, 7.1.1 Femmes enceintes).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Avant d’instaurer le traitement par VEOZAH, effectuer des analyses sanguines initiales pour évaluer la fonction hépatique et rechercher la présence de lésions [y compris les taux sériques d’alanine-aminotransférase (ALT), d’aspartate aminotransférase (AST), de phosphatase alcaline (PA) et de bilirubine (totale et directe)]. Ne pas commencer le traitement par VEOZAH si le taux d’ALT ou d’AST est égal ou supérieur à 2 fois la limite supérieure de la normale (LSN) ou si le taux de bilirubine totale est élevé (égal ou supérieur à 2 fois la LSN). Procéder avec prudence si le taux d’ALT ou d’AST se situe entre 1,5 et 2 fois la LSN (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS — Élévation des transaminases hépatiques et hépatotoxicité).
Pendant l’utilisation de VEOZAH, effectuer des évaluations de suivi de la concentration des
transaminases hépatiques tous les mois pendant les 3 premiers mois, à 6 mois et à 9 mois après l’instauration du traitement.
Il est conseillé aux patientes d’interrompre immédiatement l’administration de VEOZAH et de consulter un médecin, y compris pour des épreuves de laboratoire de la fonction hépatique, si elles présentent des signes ou des symptômes pouvant évoquer une atteinte hépatique (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS — Élévation des transaminases hépatiques et hépatotoxicité).
4.2 Dose recommandée et modification posologique
La dose recommandée de VEOZAH est de 45 mg une fois par jour.
Insuffisance hépatique : VEOZAH est contre-indiqué chez les personnes atteintes de cirrhose. L’utilisation de VEOZAH n’est pas recommandée chez les personnes présentant une insuffisance hépatique chronique de classe B de Child-Pugh (modérée). VEOZAH n’a pas été étudié chez les personnes atteintes d’insuffisance hépatique chronique de classe C de Child-Pugh (sévère) et n’est pas recommandé dans cette population. Aucune modification de la dose n’est recommandée chez les personnes atteintes d’insuffisance hépatique chronique de classe A de Child-Pugh (légère) (consulter la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique — Populations et états pathologiques particuliers — Insuffisance hépatique).
Insuffisance rénale : VEOZAH est contre-indiqué chez les personnes présentant une insuffisance rénale sévère (TFGe inférieur à 30 ml/min/1,73 m2). VEOZAH n’a pas été étudié chez les personnes présentant une insuffisance rénale terminale (TFGe inférieur à 15 ml/min/1,73 m2) et est contre-indiqué dans cette population. Aucune modification de la dose n’est recommandée chez les personnes atteintes d’insuffisance rénale légère (TFGe de 60 à moins de 90 ml/min/1,73 m2) ou modérée (TFGe de 30 à moins de 60 ml/min/1,73 m2) (consulter la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique — Populations et états pathologiques particuliers — Insuffisance rénale).
Enfants : VEOZAH n’est pas indiqué dans la population pédiatrique (consulter la section 1 INDICATIONS, 1.1 Enfants).
Personnes âgées : VEOZAH n’est pas indiqué dans la population gériatrique (consulter la section 1 INDICATIONS, 1.2 Personnes âgées).
4.4 Administration
VEOZAH doit être administré par voie orale une fois par jour, à environ la même heure avec ou sans nourriture, avec des liquides et avalé entier.
Ne pas couper, écraser, ni croquer les comprimés.
4.5 Dose oubliée
Si une dose de VEOZAH est oubliée ou qu’elle n’est pas prise à l’heure habituelle, l’administrer le plus tôt possible, sauf s’il reste moins de 12 heures avant la prise prévue de la prochaine dose. Suivre le calendrier posologique habituel le lendemain.
5 SURDOSAGE
Il n’y a pas de données relatives à un surdosage accidentel de VEOZAH. Des doses orales de VEOZAH allant jusqu’à 900 mg en dose unique et 720 mg en une prise par jour pendant 7 jours ont été testées lors d’études cliniques chez des femmes en bonne santé. La dose maximum tolérée a été déterminée comme étant de 900 mg. À la dose de 900 mg, des céphalées, des nausées et des paresthésies ont été observées.
En cas de surdosage, la personne doit être étroitement surveillée et un traitement de soutien doit être envisagé en fonction des signes et des symptômes.
Pour traiter un surdosage présumé, communiquez avec le Centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 — Formes pharmaceutiques, concentrations, composition et emballage
Les comprimés de VEOZAH à 45 mg sont pelliculés, rouge pâle, de forme ronde, et portent l’inscription du logo Astellas et « 645 » sur le même côté.
Les comprimés sont présentés en plaquettes polyamide/aluminium/PVC-aluminium alvéolées de 30 comprimés pelliculés (3 plaquettes de 10 comprimés).
7 MISES EN GARDE ET PRÉCAUTIONS
Cancérogénèse et mutagénèse
Un déséquilibre numérique de l’incidence des autres tumeurs malignes a été observé entre le groupe VEOZAH et le groupe placebo dans l’étude sur l’innocuité à long terme [2693-CL-0304] (consulter la section 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques). Une relation de cause à effet entre VEOZAH et l’augmentation du risque d’affections malignes n’a pas été établie.
| Voie d’administration | Forme pharmaceutique/ concentration/compositio n | Ingrédients non médicinaux |
| Orale | Comprimés de 45 mg de fezolinetant. | Cellulose microcristalline, dioxyde de titane, hydroxypropylcellulose, hydroxypropylcellulose de basse substitution, hypromellose, mannitol, oxyde de fer (rouge), polyéthylène glycol (macrogol), talc et stéarate de magnésium. |
Cancer du sein ou tumeurs malignes œstrogénodépendants confirmés ou antérieurs
Les femmes ayant été atteintes ou étant atteintes d’un cancer du sein ou d’une autre tumeur maligne œstrogénodépendant n’ont pas été incluses dans les études cliniques. L’efficacité et l’innocuité dans cette population étant inconnues, la décision de traiter ces femmes avec VEOZAH doit être fondée sur une évaluation des avantages et des risques pour chacune d’entre elles.
Hyperplasie de l’endomètre et carcinome de l’endomètre
Dans le groupe recevant la dose de 45 mg de VEOZAH lors des trois études de phase III, les évaluations par biopsie de l’endomètre ont permis de relever un cas d’hyperplasie de l’endomètre et un cas de tumeur maligne de l’endomètre (0,6 % avec une limite supérieure unilatérale de l’intervalle de confiance à 95 % de 1,8 %). Le taux de ces événements dans le groupe recevant la dose de 45 mg de VEOZAH était inférieur ou égal à 1 %, la limite supérieure de l’intervalle de confiance unilatéral à 95 % étant inférieure ou égale à 4 %. Aucun cas d’hyperplasie ou de carcinome de l’endomètre n’a été observé dans le groupe placebo.
Cinq cas d’endomètre prolifératif désordonné ont été rapportés chez les femmes recevant VEOZAH à 45 mg et quatre cas ont été rapportés chez les femmes recevant le placebo dans les trois essais cliniques. Le taux d’incidence ajusté en fonction de l’exposition (TIAE) était de 1,4 pour 100 années-personnes dans le groupe VEOZAH à 45 mg contre 2,0 pour 100 années-personnes dans le groupe placebo.
Hépatique/biliaire/pancréatique
VEOZAH est contre-indiqué chez les personnes atteintes de cirrhose.
VEOZAH n’est pas recommandé chez les personnes présentant une insuffisance hépatique chronique de classe B de Child-Pugh (modérée). VEOZAH n’a pas été étudié chez les personnes présentant une insuffisance hépatique chronique de classe C de Child-Pugh (sévère) et n’est pas recommandé dans cette population (consulter la section 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques et la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique — Populations et états pathologiques particuliers — Insuffisance hépatique).
Élévation des transaminases hépatiques et hépatotoxicité
Des augmentations des taux de transaminases sériques [alanine aminotransférase (ALT) et/ou aspartate aminotransférase (AST)] supérieures à 3 fois la LSN sont survenues chez 2,3 % des femmes recevant VEOZAH (TIAE de 2,7 pour 100 années-personnes) et 0,9 % des femmes recevant le placebo (TIAE de 1,5 pour 100 années-personnes) au cours de trois essais cliniques. Il n’y a pas eu d’augmentation sérique du taux de bilirubine totale (supérieure à 2 fois la LSN). Les femmes présentant des augmentations des taux d’ALT ou d’AST étaient généralement asymptomatiques. Les taux de transaminases sont revenus aux niveaux antérieurs au traitement (ou proches de ceux-ci) sans séquelles lors de la poursuite du traitement, de son interruption ou de son arrêt (consulter la section 8 EFFETS INDÉSIRABLES,
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives).
Après la mise en marché, des cas d’hépatotoxicité sévère mais réversible ont été rapportés au cours des premières semaines de traitement. Les patientes ont présenté des élévations des taux de transaminases (plus de dix fois la LSN) en même temps que des élévations des taux de bilirubine et/ou de PA, parfois associées à des signes ou symptômes tels que fatigue, prurit, jaunisse, urines foncées ou douleurs abdominales (consulter la section 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la mise en marché).
Avant d’instaurer le traitement par VEOZAH, effectuer des analyses sanguines initiales pour évaluer la fonction hépatique et rechercher la présence de lésions [y compris les taux sériques d’ALT, d’AST, de PA et de bilirubine (totale et directe)]. Ne pas commencer le traitement par VEOZAH si le taux d’ALT ou d’AST est égal ou supérieur à 2 fois la LSN ou si le taux de bilirubine totale est élevé. Procéder avec prudence si le taux d’ALT ou d’AST se situe entre 1,5 et 2 fois la LSN.
Effectuer des analyses de laboratoire de suivi de la fonction hépatique tous les mois pendant les 3 premiers mois, à 6 mois et à 9 mois après l’instauration du traitement.
Les patientes qui présentent des signes ou des symptômes pouvant évoquer une atteinte hépatique, tels qu’une fatigue d’apparition récente, une réduction de l’appétit, des nausées, des vomissements, un prurit, un ictère, des selles pâles, des urines foncées ou des douleurs abdominales, doivent interrompre immédiatement l’administration de VEOZAH et consulter un médecin, qui procédera notamment à des analyses de laboratoire de la fonction hépatique.
Interrompre l’administration de VEOZAH si les élévations des taux de transaminases sont supérieures à cinq fois la LSN et/ou si elles sont supérieures à trois fois la LSN et que le taux de bilirubine totale est supérieur à deux fois la LSN. En cas d’élévation des taux de transaminases supérieure à trois fois la LSN, effectuer des analyses de laboratoire de suivi de la fonction hépatique plus fréquentes jusqu’à la résolution. Exclure les autres causes d’élévations des résultats des analyses de laboratoire de la fonction hépatique.
Surveillance et analyses de laboratoire
Surveiller les signes et symptômes de lésions hépatiques pendant le traitement par VEOZAH (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS — Hépatique/biliaire/pancréatique).
Rénal
VEOZAH est contre-indiqué chez les personnes présentant une insuffisance rénale sévère (TFGe inférieur à 30 ml/min/1,73 m2). VEOZAH n’a pas été étudié chez les personnes présentant une insuffisance rénale terminale (TFGe inférieur à 15 ml/min/1,73 m2) et est contre-indiqué dans cette population (consulter la section 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques et la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique — Populations et états pathologiques particuliers — Insuffisance rénale).
Santé reproductive : risque pour les femmes et les hommes
- Fertilité
Il n’y a pas de données sur l’effet de VEOZAH sur la fertilité humaine.
Dans l’étude sur la fertilité de rates, le fezolinetant n’a pas eu d’effet sur la fertilité (consulter la section 16 TOXICOLOGIE NON CLINIQUE — Toxicité pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’utilisation de VEOZAH chez les femmes enceintes est contre-indiquée. Il n’existe aucune donnée sur l’emploi de VEOZAH chez les femmes enceintes.
Dans les études animales menées sur la toxicité embryofœtale du fezolinetant, une létalité embryonnaire est apparue chez les rats et les lapins à des doses élevées supérieures à la dose thérapeutique chez l’être humain, mais aucune tératogénicité n’a été observée (consulter la section 16 TOXICOLOGIE NON CLINIQUE — Toxicité pour la reproduction et le développement).
7.1.2 Allaitement
L’utilisation de VEOZAH chez les femmes qui allaitent n’est pas recommandée. Il n’existe pas de données permettant d’évaluer les effets de VEOZAH sur les enfants nourris au sein ou sur la production de lait. On ignore si le fezolinetant est excrété dans le lait maternel chez l’humain.
Après l’administration de fezolinetant radiomarqué à des rates qui allaitaient, la concentration de radioactivité dans le lait était plus élevée que dans le plasma à tout moment. Les composants dérivés du fezolinetant ont été transférés dans les tissus des rats nourrissons par le lait maternel.
7.1.3 Enfants
VEOZAH n’est pas recommandé dans la population pédiatrique. Santé Canada ne dispose d’aucune donnée.
7.1.4 Personnes âgées
Il n’y a pas eu suffisamment de femmes âgées participant aux essais cliniques utilisant VEOZAH pour déterminer si les femmes âgées de plus de 65 ans diffèrent des femmes plus jeunes dans leur réponse à VEOZAH.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité du fezolinetant a été évaluée dans trois études de phase III [études 1 (2693-CL-0301), 2 (2693-CL-0302) et 3 (2693-CL-0304)].
Au cours de la période contrôlée par placebo de 12 semaines des études 1 et 2, la réaction indésirable au médicament (RIM) la plus fréquente (fréquence ≥ 3 % chez les patientes recevant VEOZAH à 45 mg et supérieure à celle du placebo) a été l’augmentation des résultats des tests hépatiques (3,2 %) (consulter la section 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques).
Au cours de la période de 52 semaines contrôlée par placebo de l’étude 3, les RIM les plus fréquentes (fréquence ≥ 3 % chez les patientes recevant VEOZAH à 45 mg et supérieure à celle du placebo) ont été les céphalées (9,7 %), l’augmentation des résultats des tests hépatiques (5,3 %), les douleurs abdominales (4,4 %), la diarrhée (3,9 %), l’insomnie (3,9 %) et les nausées (3,1 %) (consulter la section 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques).
Un déséquilibre numérique a été observé dans l’incidence des autres tumeurs malignes entre le groupe VEOZAH et le groupe placebo dans l’étude 3 sur l’innocuité à long terme (consulter la section 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les essais cliniques). Une relation de cause à effet entre VEOZAH et l’augmentation du risque de tumeurs malignes n’a pas été établie.
Des RIM sévères, telles qu’une augmentation du taux d’ALT, une anomalie des tests de la fonction hépatique et une hépatotoxicité, ont été signalées et considérées comme liées à VEOZAH à 45 mg (consulter la section 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques et la section 7 MISES EN GARDE ET PRÉCAUTIONS — Élévation des transaminases hépatiques et hépatotoxicité).
Les RIM les plus fréquentes ayant conduit à l’arrêt du traitement par VEOZAH à 45 mg ont été les douleurs abdominales (0,9 %) au cours de la période de 12 semaines contrôlée par placebo dans les études 1 et 2, la fatigue (0,5 %), les céphalées (0,7 %) et une augmentation des résultats des tests hépatiques (0,7 %) au cours de la période de 52 semaines contrôlée par placebo dans l’étude 3.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les fréquences de RIM indiquées dans les tableaux suivants sont celles obtenues lors des essais cliniques. Elles ne reflètent donc pas nécessairement celles observées en pratique, et ne doivent pas être comparées aux fréquences observées dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements sur les RIM provenant d’essais cliniques peuvent être utiles pour déterminer les fréquences de RIM et en estimer les valeurs lors d’une utilisation réelle.
Les études 1 et 2 étaient des études à répartition aléatoire, contrôlées par placebo, à double insu, d’une durée de 12 semaines, suivies d’une période de prolongation du traitement de 40 semaines chez des femmes présentant des SVM modérés à sévères associés à la ménopause (consulter la section 14 ESSAIS CLINIQUES). Un total de 680 femmes (340 prenant VEOZAH à 45 mg) a reçu le fezolinetant une fois par jour. Le tableau 2 présente les RIM signalées dans au moins 2 % des cas avec VEOZAH à 45 mg et plus souvent qu’avec le placebo dans les études 1 et 2 regroupées pendant la période de 12 semaines contrôlée par placebo.
Tableau 2 – Effets indésirables apparus pendant le traitement et signalés dans au moins 2 % des cas avec VEOZAH à 45 mg et plus souvent qu’avec le placebo dans les études 1 et 2 regroupées au cours de la période de 12 semaines contrôlée par placebo (ensemble d’analyse de l’innocuité)
| Classe de système d’organes /Terme préférentiel | Études 1 et 2 regroupées | |
| Affections gastro-intestinales | ||
| Douleur abdominale† | 7 (2,1 %) | 7 (2,0 %) |
| Examens | ||
| Augmentation des résultats des tests hépatiques¶ | 11 (3,2 %) | 9 (2,6 %) |
Le nombre et le pourcentage de participantes (%) sont indiqués.
Seules les classes d’organes du système dont le terme préférentiel a une incidence supérieure ou égale à 2 % sont présentées. † La douleur abdominale comprend la douleur abdominale, la douleur abdominale inférieure, la douleur abdominale supérieure et la sensibilité abdominale.
¶ L’augmentation des résultats des tests hépatiques comprend le taux anormal/accru d’alanine aminotransférase, le taux anormal/accru d’aspartate aminotransférase, le taux anormal/accru de phosphatase alcaline sanguine, la hausse du taux de bilirubine sanguine, la hausse du taux de gammaglutamyltransférase, le taux anormal/accru des enzymes hépatiques, l’augmentation du taux de transaminases et les anomalies des tests de la fonction hépatique/l’augmentation des résultats des tests de la fonction hépatique.
L’étude 3 était une étude à répartition aléatoire, contrôlée par placebo, à double insu, sur l’innocuité à long terme, d’une durée de 52 semaines, chez des femmes présentant des SVM associés à la ménopause. Au total, 1 220 femmes (dont 609 traitées par une dose de VEOZAH de 45 mg) ont reçu du fezolinetant une fois par jour. Le tableau 3 présente les RIM signalées dans au moins 2 % des cas avec VEOZAH à 45 mg et plus souvent qu’avec le placebo au cours de la période de 52 semaines contrôlée par placebo de l’étude 3.
Tableau 3 – Réactions indésirables au médicament signalées dans au moins 2 % des cas avec VEOZAH à 45 mg et plus souvent qu’avec le placebo au cours de l’étude 3 contrôlée par placebo d’une durée de 52 semaines (ensemble d’analyse de l’innocuité)
| Classe de système d’organes/Terme préférentiel | Étude 3 | |
| Affections gastro-intestinales | ||
| Douleur abdominale, douleur abdominale inférieure, douleur abdominale supérieure, sensibilité abdominale | 27 (4,4 %) | 13 (2,1 %) |
| Diarrhée | 24 (3,9 %) | 16 (2,6 %) |
| Nausées | 19 (3,1 %) | 15 (2,5 %) |
| Troubles généraux et réactions au point d’administration | ||
| Fatigue | 17 (2,8 %) | 16 (2,6 %) |
| Examens | ||
| Augmentation des résultats des tests hépatiques§ | 32 (5,3 %) | 29 (4,8 %) |
| Affections du système nerveux | ||
| Céphalée vasculaire de Horton, céphalée, céphalée d’origine sinusale, céphalée de tension | 59 (9,7 %) | 58 (9,5 %) |
| Affections psychiatriques | ||
| Insomnie, insomnie moyenne | 24 (3,9 %) | 11 (1,8 %) |
| Troubles vasculaires | ||
| Bouffées de chaleur, bouffées congestives | 15 (2,5 %) | 10 (1,6 %) |
MedDRA : v23.0.
Le nombre et le pourcentage de participantes (%) sont indiqués.
Seules les classes d’organes du système dont le terme préférentiel a une incidence supérieure ou égale à 1 % sont présentées. § L’augmentation des résultats des tests hépatiques comprend le taux anormal/accru d’alanine aminotransférase, le taux anormal/accru d’aspartate aminotransférase, la hausse du taux de phosphatase alcaline sanguine, la hausse du taux de bilirubine sanguine, la hausse du taux de gammaglutamyltransférase, les anomalies de la fonction hépatique, l’augmentation du taux des enzymes hépatiques, l’augmentation du taux de transaminases et les anomalies des tests de la fonction hépatique/l’augmentation des résultats des tests de la fonction hépatique.
Effets indésirables relatifs aux tumeurs malignes
Aucun risque éventuel de néoplasme malin n’a été relevé dans les études de phase IIa et IIb dans la population cible atteinte de SVM associés à la ménopause. Seul un cas de carcinome épidermoïde de la peau a été observé lors de l’administration de 60 mg de fezolinetant une fois par jour dans l’étude de phase IIb (ESN364_HF_205).
Dans les études de phase III, les événements suivants ont été rapportés : une participante de l’étude 1 a présenté un carcinome apocrine du sein et une participante de l’étude 2 a présenté un carcinome épidermoïde de la peau.
Dans l’étude 3 sur l’innocuité à long terme, d’une durée de 52 semaines, un déséquilibre numérique de survenue de tumeurs malignes a été observé (8 participantes sur 609 traitées par VEOZAH à 45 mg, 1 participante sur 610 recevant le placebo). Les types de tumeurs étaient hétérogènes : carcinome épidermoïde de la peau, carcinome épidermoïde de la cavité buccale avec cancer osseux localement
avancé au niveau de la mandibule, cancer du poumon non à petites cellules, mélanome malin, cancer hépatique, adénocarcinome de l’endomètre et cancer du côlon.
Une évaluation détaillée (par exemple, temps écoulé jusqu’à la survenue, antécédents médicaux, néoplasmes préexistants non diagnostiqués au début de l’étude, facteurs de risque connus) pour chacun des cas de tumeur maligne plaide en faveur d’une étiologie autre que l’exposition au fezolinetant. Par conséquent, la relation de cause à effet entre VEOZAH et l’augmentation du risque de tumeurs malignes n’a pas été établie.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les RIM les moins fréquentes sont basées sur les données à 52 semaines de l’étude 3. Seuls les effets indésirables signalés chez au moins deux participantes, avec une fréquence supérieure à celle du placebo, mais inférieure à 2 % dans le groupe fezolinetant à 45 mg, sont inclus.
Affections hématologiques et du système lymphatique : anémie ferriprive, lymphadénopathie, neutropénie
Affections cardiaques : bloc auriculo-ventriculaire du premier degré
Affections de l’oreille et du labyrinthe : acouphènes, vertiges positionnels
Affections oculaires : vision trouble
Affections gastro-intestinales : caries dentaires, gastrite, gastrite chronique, gêne abdominale, intoxication alimentaire, reflux gastro-œsophagien, selles fréquentes, vomissements
Troubles généraux et réactions au point d’administration : douleur, douleur thoracique, frissons, kyste, œdème périphérique, pyrexie
Affections du système immunitaire : allergie saisonnière
Infections et infestations : abcès dentaire, candidose vulvo-vaginale, conjonctivite, cystite, gastro-entérite, gingivite, orgelet, infection virale des voies respiratoires supérieures, infection à Escherichia des voies urinaires, onychomycose, otite moyenne, pulpite dentaire, pyélonéphrite, sinusite aiguë
Lésions, intoxications et complications d’interventions : contusion, claquage, épicondylite, fracture du pied, lésion du ménisque, morsure d’animal
Examens : augmentation du taux d’albumine sanguine, augmentation du taux de créatine phosphokinase sanguine
Troubles du métabolisme et de la nutrition : carence en vitamine D, diabète sucré, hypercholestérolémie, hyperglycémie, hypoglycémie, perte d’appétit, rétention hydrique
Affections musculo-squelettiques et du tissu conjonctif : arthrite, arthrose rachidienne, discopathie, doigt à ressorts, douleur musculo-squelettique, ostéoporose, polyarthrite rhumatoïde, kyste synovial, spasmes musculaires, syndrome de la coiffe des rotateurs
Tumeurs bénignes, malignes et non précisées (incluant les kystes et les polypes) : adénocarcinome de l’endomètre, cancer du côlon, léiomyome utérin
Affections du système nerveux : dysgueusie, migraine, paresthésie, sciatique, syncope, tension, tremblements, vertiges
Affections psychiatriques : anxiété, irritabilité, troubles émotionnels
Affections du rein et des voies urinaires : incontinence à l’effort
Affections des organes de reproduction et du sein : polype utérin, prurit vulvo-vaginal
Affections respiratoires, thoraciques et médiastinales : congestion nasale, douleur oropharyngée, dyspnée, toux, toux productive, respiration sifflante
Affections de la peau et du tissu sous-cutané : acné, dermatite, dermatite allergique, eczéma, hypertrichose, kyste dermique, prurit, sueurs nocturnes
Affections vasculaires : varice
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Tableau 4 – Données d’études cliniques (études 1, 2 et 3)
| Paramètre | VEOZAH à 45 mg | Placebo |
| ALT ou AST > 3 x LSN | 2,3 %1 | 0,9 %2 |
| (ALT ou AST > 3 x LSN) et TBILI > 2 x LSN | 0 | 0 |
ALT : alanine transaminase, AST : aspartate transaminase, TBILI : bilirubine totale, LSN : limite supérieure de la normale. 1 Taux d’incidence ajusté en fonction de l’exposition (TIAE) de 2,7 pour 100 années-personnes. 2 TIAE de 1,5 pour 100 années-personnes.
Les femmes présentant des augmentations des taux d’ALT ou d’AST étaient généralement asymptomatiques. Les taux de transaminases sont revenus aux niveaux antérieurs au traitement (ou proches de ceux-ci) sans séquelles lors de la poursuite du traitement, de son interruption ou de son arrêt.
8.5 Effets indésirables observés après la mise en marché
Après la mise en marché, des cas d’hépatotoxicité sévère mais réversible ont été rapportés au cours des premières semaines de traitement. Les patientes ont présenté des augmentations des taux de transaminases (plus de 10 fois la LSN) en même temps que des augmentations des taux de bilirubine et/ou d’ALP, parfois associées à des signes ou symptômes tels que fatigue, prurit, jaunisse, urines foncées ou douleurs abdominales.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le fezolinetant est fortement métabolisé, principalement par le CYP1A2. L’utilisation concomitante de fezolinetant et d’inhibiteurs du CYP1A2 peut augmenter l’exposition au fezolinetant à des degrés divers. L’utilisation concomitante du fezolinetant avec des inhibiteurs modérés ou puissants du CYP1A2 est contre-indiquée (consulter la section 2 CONTRE-INDICATIONS et la section 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament).
Le tabagisme (inducteur modéré du CYP1A2) a diminué la Cmax du fezolinetant d’environ 70 % et l’ASC d’environ 50 %. Les données relatives à l’efficacité n’ont pas mis en évidence de différences pertinentes entre les fumeuses et les non-fumeuses. Aucune modification de la dose n’est recommandée pour les fumeuses.
9.4 Interactions médicament-médicament
Études cliniques
Inhibiteurs puissants du CYP1A2
Le fezolinetant est un substrat du CYP1A2. Une utilisation concomitante avec la fluvoxamine, un puissant inhibiteur du CYP1A2, a entraîné une augmentation de 1,8 fois de la Cmax du fezolinetant et de 9,4 fois de l’ASC; aucune modification du tmax n’a été observée. L’utilisation concomitante d’inhibiteurs puissants du CYP1A2 avec le fezolinetant est contre-indiquée (consulter la section 2 CONTRE-INDICATIONS).
Prévisions du modèle pharmacocinétique physiologique
Inhibiteurs modérés du CYP1A2
L’utilisation concomitante d’un inhibiteur modéré typique du CYP1A2, tel que la mexilétine à 400 mg toutes les 8 heures, devrait entraîner une augmentation de 1,4 fois de la Cmax du fezolinetant et de 4,6 fois de l’ASC. L’utilisation concomitante d’inhibiteurs modérés du CYP1A2 avec le fezolinetant est contre-indiquée (consulter la section 2 CONTRE-INDICATIONS).
Inhibiteurs faibles du CYP1A2
L’utilisation concomitante d’un inhibiteur faible typique du CYP1A2, tel que la cimétidine à 300 mg toutes les 6 heures, devrait entraîner une augmentation de 1,3 fois de la Cmax du fezolinetant et de 2 fois de l’ASC. L’augmentation de l’exposition au fezolinetant n’a cependant pas été jugée cliniquement pertinente.
Études in vitro
Le fezolinetant n’est pas un substrat de la glycoprotéine P (P-gp). Le principal métabolite, ES259564, est un substrat de la P-gp. Ni le fezolinetant ni l’ES259564 ne sont des substrats des protéines BCRP, OATP1B1 ou OATP1B3. L’ES259564 n’est pas un substrat des protéines OAT1, OAT3, OCT2, MATE1 et MATE2-K.
Le fezolinetant et l’ES259564 ne sont pas des inhibiteurs des protéines P-gp, BCRP, OATP1B1, OATP1B3, OCT2, MATE1 et MATE2-K. D’après les données in vitro, le fezolinetant inhibe les protéines OAT1 et OAT3 avec des valeurs de CI50 de 18,9 µmol/l (15 fois la Cmax à la dose thérapeutique humaine) et de 27,5 µmol/l (21 fois la Cmax à la dose thérapeutique humaine), respectivement. L’ES259564 n’inhibe pas les protéines OAT1 et OAT3 (CI50 > 70 µmol/l).
Le fezolinetant et l’ES259564 ne sont pas des inhibiteurs des protéines CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A4. Le fezolinetant et l’ES259564 ne sont pas des inducteurs des protéines CYP1A2, CYP2B6 et CYP3A4.
9.5 Interactions médicament-aliment
VEOZAH peut être pris avec ou sans nourriture. Aucune différence cliniquement significative n’a été observée dans la pharmacocinétique du fezolinetant après l’administration avec un repas riche en calories et en matières grasses (consulter la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique — Absorption).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits de phytothérapie n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le fezolinetant est un antagoniste sélectif non hormonal du récepteur NK3 qui bloque la liaison de la neurokinine B (NKB) sur les neurones à kisspeptine, neurokinine B et dynorphine (KNDy) afin de moduler l’activité neuronale dans le centre thermorégulateur situé dans l’hypothalamus.
10.2 Pharmacodynamie
Chez les femmes ménopausées traitées par fezolinetant, une diminution transitoire des taux d’hormone lutéinisante (LH) a été observée. Aucune tendance claire ni changement significatif sur le plan clinique des autres hormones sexuelles mesurées [hormone folliculo-stimulante (FSH), testostérone, œstrogène et sulfate de déhydroépiandrostérone] n’ont été mis en évidence chez les femmes ménopausées.
Électrophysiologie cardiaque
Une approche a été conduite, à partir d’un modèle, pour évaluer le risque d’allongement de l’intervalle QT par le fezolinetant. À une dose 20 fois supérieure à la dose maximale recommandée, le fezolinetant n’a pas produit d’allongement cliniquement pertinent de l’intervalle QT.
10.3 Pharmacocinétique
Chez les femmes en bonne santé, la Cmax et l’ASC du fezolinetant ont augmenté proportionnellement à des doses comprises entre 20 et 60 mg une fois par jour.
Après l’administration d’une dose journalière unique, les concentrations plasmatiques de fezolinetant à l’état d’équilibre ont généralement été atteintes au 2e jour, avec une accumulation minimale de fezolinetant. Les paramètres pharmacocinétiques du fezolinetant ne changent pas au cours du temps.
Absorption
La durée médiane (plage) pour atteindre la Cmax du fezolinetant est de 1,5 heure (1 à 4) chez les femmes en bonne santé.
Effet de la prise de nourriture
Les concentrations plasmatiques maximales de fezolinetant (Cmax) ont été réduites de 23 % et le temps médian pour atteindre la Cmax (Tmax) a été retardé d’environ 1,5 à 2 heures lorsque VEOZAH a été
administré avec un repas riche en calories et en matières grasses contenant environ 1 000 calories (500 à 600 calories provenant des matières grasses, 250 calories provenant des glucides et 150 calories provenant des protéines). L’alimentation n’a pas eu d’effet significatif sur l’ASCT. Ces différences pharmacocinétiques ne sont pas considérées comme cliniquement significatives.
Distribution
Le volume apparent moyen de distribution (Vz/F) du fezolinetant est de 189 l. La liaison du fezolinetant aux protéines plasmatiques est faible (51 %). La distribution du fezolinetant dans les globules rouges est presque égale à celle mesurée dans le plasma (le rapport sang/plasma est de 0,9).
Métabolisme
Le fezolinetant est principalement métabolisé par le CYP1A2 et, dans une moindre mesure, par le CYP2C9 et le CYP2C19 pour produire le métabolite principal oxydé ES259564. L’ES259564 est environ 20 fois moins puissant contre le récepteur NK3 humain. Le rapport métabolite-composé mère varie de 0,7 à 1,8.
Élimination
La demi-vie effective (t1/2) du fezolinetant est de 9,6 heures chez les femmes atteintes de SVM. La clairance apparente estimée du fezolinetant à l’état d’équilibre est de 10,8 l/h. Après administration orale, 76,9 % de la dose a été éliminée dans l’urine (1,1 % sous forme inchangée) et 14,7 % dans les fèces (0,1 % sous forme inchangée).
Populations et états pathologiques particuliers
- Enfants
Il n’existe aucune donnée sur la population pédiatrique (< 18 ans).
- Personnes âgées
Il n’existe aucune donnée sur la population gériatrique (≥ 65 ans).
- Grossesse et allaitement
Il n’existe aucune donnée relative à l’utilisation du fezolinetant chez les femmes enceintes. Les études chez les animaux ont démontré un transfert placentaire et une toxicité embryofœtale.
On ignore si le fezolinetant ou ses métabolites sont excrétés dans le lait maternel chez l’humain. Les données pharmacocinétiques disponibles chez l’animal ont montré une excrétion du fezolinetant et/ou de ses métabolites dans le lait animal. Un risque pour l’enfant nourri au sein ne peut être exclu.
- Ménopause induite pharmacologiquement
Le fezolinetant n’a pas été étudié chez les personnes présentant des SVM induits par le traitement pharmacologique d’une tumeur maligne.
- Origine ethnique
L’origine ethnique (noire, asiatique, autre) n’a pas d’effet cliniquement pertinent sur la pharmacocinétique du fezolinetant.
- Insuffisance hépatique
Après l’administration d’une dose unique de 30 mg de fezolinetant chez des femmes présentant une insuffisance hépatique chronique de classe A de Child-Pugh (légère), la Cmax moyenne du fezolinetant a augmenté de 1,23 fois et l’ASCinf de 1,56 fois, par rapport à des femmes présentant une fonction hépatique normale. Chez des femmes présentant une insuffisance hépatique chronique de classe B de Child-Pugh (modérée), la Cmax moyenne du fezolinetant a diminué de 15 % et l’ASCinf a augmenté de 1,96 fois. La Cmax de l’ES259564 a diminué dans les deux groupes d’insuffisance hépatique chronique légère et modérée, tandis que l’ASCinf et l’ASC0-dernière ont légèrement augmenté, de moins de 15 %. Le fezolinetant n’a pas été étudié chez les personnes présentant une insuffisance hépatique chronique de classe C de Child-Pugh (sévère) (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS — Hépatique/biliaire/pancréatique).
- Insuffisance rénale
Après l’administration d’une dose unique de 30 mg de fezolinetant, il n’y a pas eu d’effet cliniquement pertinent sur l’exposition au fezolinetant (Cmax et ASC) chez les femmes présentant une insuffisance rénale légère (TFGe de 60 à moins de 90 ml/min/1,73 m2) à sévère (TFGe inférieur à 30 ml/min/1,73 m2). L’ASC de l’ES259564 n’a pas été modifiée chez les femmes présentant une insuffisance rénale légère, mais a augmenté d’environ 1,7 à 4,8 fois en cas d’insuffisance rénale modérée (TFGe compris entre 30 et moins de 60 ml/min/1,73 m2) et sévère. Le fezolinetant n’a pas été étudié chez les personnes présentant une insuffisance rénale terminale (TFGe inférieur à 15 ml/min/1,73 m2) (consulter la section 2 CONTRE-INDICATIONS).
- Obésité
Le poids corporel (42 à 126 kg) n’a pas d’effet cliniquement pertinent sur la pharmacocinétique du fezolinetant.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver VEOZAH à la température ambiante contrôlée, entre 15 °C et 30 °C, dans son emballage d’origine jusqu’à la distribution pour le protéger de l’humidité.
Garder VEOZAH hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Ne pas couper, écraser, ni croquer les comprimés avant de les avaler.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance médicamenteuse
Nom propre/nom usuel : fezolinetant
Noms chimiques : (4-fluorophényl)[(8R)— 8-méthyl-3— (3— méthyl-
1,2,4— thiadiazol-5-yl)-5,6—
dihydro[1,2,4]triazolo[4,3— a]pyrazin-7(8H)— yl]méthanone
Formule moléculaire : C16H15FN6OS
Masse moléculaire : 358,39.
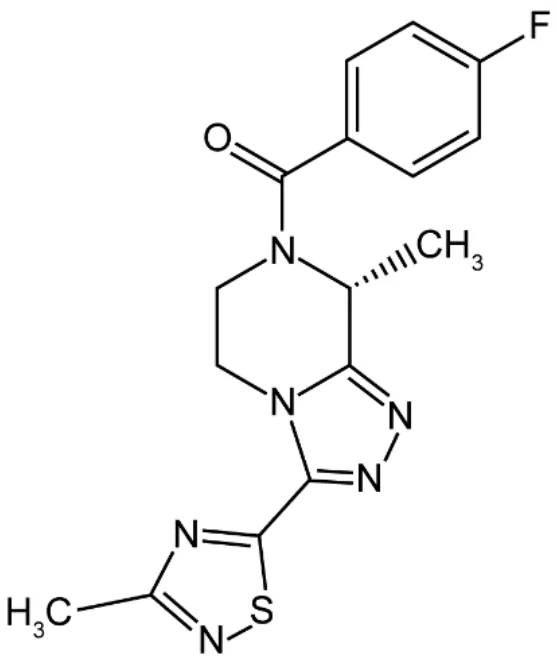
Formule développée :
Propriétés
physicochimiques :
Une poudre blanche qui est très légèrement soluble dans l’eau (0,29 mg/ml)
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Traitement des symptômes vasomoteurs (SVM) modérés à sévères associés à la ménopause
Tableau 5 — Résumé des caractéristiques démographiques des patientes dans les essais cliniques sur le traitement des SVM modérés à sévères associés à la ménopause
| Étude no | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Étude 1 (2693-CL-0301) | Étude clinique multicentrique de phase III, à répartition aléatoire, à double insu, contrôlée par placebo et en groupes parallèles, suivie d’une période de prolongation du traitement actif | Fezolinetant à 45 mg ou 30 mg, ou placebo; une fois par jour par voie orale pendant les 12 premières semaines Après la période de traitement à double insu de 12 semaines, toutes les patientes ont reçu du fezolinetant pendant une période de prolongation de 40 semaines | 522 | 54 ans (40 à 65 ans) | Femmes |
Étude 2 (2693-CL-0302) | Étude clinique multicentrique de phase III, à répartition aléatoire, à double insu, contrôlée par placebo et en groupes parallèles, suivie d’une période de prolongation du traitement actif | Fezolinetant à 45 mg ou 30 mg, ou placebo; une fois par jour par voie orale pendant les 12 premières semaines Après la période de traitement à double insu de 12 semaines, toutes les patientes ont reçu du fezolinetant pendant une période de prolongation de 40 semaines | 500 | 54 ans (40 à 65 ans) | Femmes |
L’efficacité de VEOZAH pour le traitement des symptômes vasomoteurs modérés à sévères dus à la ménopause a été évaluée durant la première période à répartition aléatoire, contrôlée par placebo et à double insu, de 12 semaines, de chacun des deux essais cliniques identiques de phase III. Lors de ces deux essais, après les 12 premières semaines, les femmes sous placebo ont été à nouveau réparties aléatoirement dans des groupes traités par VEOZAH pendant une période de prolongation du traitement de 40 semaines afin d’évaluer l’innocuité sur une durée totale d’exposition allant jusqu’à 52 semaines.
Dans les études 1 et 2, un total de 1 022 femmes ménopausées présentant une moyenne minimale de 7 symptômes vasomoteurs modérés à sévères par jour ont été réparties aléatoirement afin de recevoir l’une des deux doses de VEOZAH (dont la dose de 45 mg) ou un placebo. La répartition aléatoire a été stratifiée en fonction du statut tabagique (17 % de fumeuses).
Les patientes se considérant comme d’origine blanche (81 %), noire (17 %), asiatique (1 %) et hispanique/latine (24 %). La population étudiée comprenait des femmes ménopausées présentant un ou plusieurs des antécédents suivants : hystérectomie (32,1 %), ovariectomie (21,6 %) ou hormonothérapie substitutive (HTS) (19,9 %). Les femmes ayant précédemment reçu une HT pour soulager leurs SVM ont suivi une période sans médicament avant de participer à l’essai.
Efficacité : Effets sur les SVM
Les quatre critères d’efficacité coprimaires des deux études évaluaient la variation moyenne de la fréquence et de la sévérité des SVM modérés à sévères entre le début de l’étude et les semaines 4 et 12. Les données de chacune des études ont montré une réduction significative d’un point de vue statistique et clinique (≥ 2 bouffées de chaleur par 24 heures) de la fréquence des SVM modérés à sévères entre le début de l’étude et les semaines 4 et 12 avec le traitement par VEOZAH à 45 mg par rapport au placebo. Les données de chaque étude ont montré une réduction statistiquement significative de la sévérité des SVM modérés à sévères (par 24 heures) entre le début de l’étude et les semaines 4 et 12 avec le traitement par VEOZAH à 45 mg par rapport au placebo.
Les résultats relatifs au critère d’évaluation coprimaire, portant sur les variations de la fréquence et de la sévérité moyennes des SVM modérés à sévères par 24 heures, entre le début de l’étude et les semaines 4 et 12, issus des études 1 et 2 sont présentés dans les tableaux 6 et 7.
Tableau 6 – Résultats de l’étude 1 relatifs au traitement des SVM modérés à sévères associés à la ménopause
| Critères d’évaluation coprimaires | VEOZAH 45 mg (n = 174) | Placebo (n = 175) |
| Fréquence moyenne des SVM modérés à sévères par 24 heures | ||
| Valeur moyenne au début de l’étude (É.-T.) | 10,4 (3,92) | 10,5 (3,79) |
Variation entre le début de l’étude et la semaine 4 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -5,4 (0,30) -2,1 (0,42) < 0,0011 | -3,3 (0,29) -- -- |
Variation entre le début de l’étude et la semaine 12 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -6,4 (0,31) -2,6 (0,43) < 0,0011 | -3,9 (0,31) -- -- |
| Sévérité moyenne des SVM modérés à sévères par 24 heures | ||
| Valeur moyenne au début de l’étude (É.-T.) | 2,4 (0,35) | 2,4 (0,35) |
Variation entre le début de l’étude et la semaine 4 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -0,5 (0,04) -0,2 (0,06) 0,0021 | -0,3 (0,04) -- -- |
Variation entre le début de l’étude et la semaine 12 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -0,6 (0,05) -0,2 (0,08) 0,0071 | -0,4 (0,05) -- -- |
1 Supérieur par rapport au placebo de façon statistiquement significative au niveau 0,05 avec correction pour la multiplicité. Moyenne des moindres carrés : moyenne des moindres carrés estimée à partir d’un modèle mixte pour l’analyse de la covariance des mesures répétées.
É.-T. : écart-type; ET : erreur-type.
Tableau 7 – Résultats de l’étude 2 relatifs au traitement des SVM modérés à sévères associés à la ménopause
| Critères d’évaluation coprimaires | VEOZAH 45 mg (n = 167) | Placebo (n = 167) |
| Fréquence moyenne des SVM modérés à sévères par 24 heures | ||
| Valeur moyenne au début de l’étude (É.-T.) | 11,8 (8,26) | 11,6 (5,02) |
Variation entre le début de l’étude et la semaine 4 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -6,3 (0,33) -2,6 (0,46) < 0,0011 | -3,7 (0,33) -- -- |
Variation entre le début de l’étude et la semaine 12 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -7,5 (0,39) -2,5 (0,55) < 0,0011 | -5,0 (0,39) -- -- |
| Sévérité moyenne des SVM modérés à sévères par 24 heures | ||
| Valeur moyenne au début de l’étude (É.-T.) | 2,4 (0,34) | 2,4 (0,32) |
Variation entre le début de l’étude et la semaine 4 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -0,6 (0,05) -0,3 (0,06) < 0,0011 | -0,3 (0,05) -- -- |
Variation entre le début de l’étude et la semaine 12 Moyenne des moindres carrés (ET) Différence p/r au placebo (ET) Valeur de p | -0,8 (0,06) -0,3 (0,08) < 0,0011 | -0,5 (0,06) -- -- |
1 Supérieur par rapport au placebo de façon statistiquement significative au niveau 0,05 avec correction pour la multiplicité. Moyenne des moindres carrés : moyenne des moindres carrés estimée à partir d’un modèle mixte pour l’analyse de la covariance des mesures répétées.
É.-T. : écart-type; ET : erreur-type.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Des études de toxicité à doses répétées ont été menées chez des rates et des guenons cynomolgus intactes.
Chez les rates, l’administration quotidienne de fezolinetant pendant 26 semaines à des doses supérieures ou égales à 30 mg/kg/jour (56 fois l’ASC24 produite chez l’humain par la dose thérapeutique) a montré des effets compatibles avec l’action pharmacologique primaire (atrophie utérine et mucification épithéliale du vagin et du col de l’utérus). Les effets secondaires observés à des doses supérieures ou égales à 100 mg/kg/jour (151 fois l’ASC24 produite chez l’humain par la dose thérapeutique) sur le foie (hypertrophie hépatocellulaire centrolobulaire) et la thyroïde (hypertrophie des cellules folliculaires) sont considérés comme une réponse adaptative à l’induction enzymatique spécifique aux rats.
Chez les guenons cynomolgus, l’administration de fezolinetant à une dose de 40 mg/kg/jour pendant 39 semaines a été associée à la mort d’un animal (102 fois l’ASC24 produite chez l’humain par la dose thérapeutique). L’animal moribond présentait une anémie hémorragique aiguë et une thrombocytopénie sévère. Une thrombocytopénie a également été observée chez un animal survivant à la dose de 40 mg/kg/jour, mais pas chez les autres animaux. Les résultats liés à l’action pharmacologique à des doses supérieures ou égales à 10 mg/kg/jour (26 fois l’ASC24 produite chez l’humain par la dose thérapeutique) comprenaient l’absence de corps jaune et la présence de kystes folliculaires dans les ovaires, une atrophie stromale dans l’utérus et une diminution des glandes mammaires.
Cancérogénicité et mutagénicité :
Une augmentation de l’incidence de l’adénome folliculaire de la thyroïde a été observée dans une étude de cancérogénicité de 2 ans chez le rat (186 fois l’ASC24 produite chez l’humain par la dose thérapeutique de 45 mg). Cette augmentation est considérée comme un effet spécifique au rat, secondaire à l’induction des enzymes métaboliques hépatocytaires, et ne constitue donc pas un risque cancérogène clinique. Une augmentation de l’incidence des thymomes, dépassant légèrement les valeurs observées chez les témoins historiques, a été observée. Toutefois, ces observations n’ont été faites qu’à des niveaux d’exposition nettement supérieurs (> 50 fois) à l’exposition clinique à la dose thérapeutique et ne devraient donc pas être pertinentes chez les humains.
Dans l’étude de cancérogénicité de 26 semaines sur des souris transgéniques rasH2, aucun néoplasme n’a été induit (47 fois l’ASC24 produite chez l’humain par la dose thérapeutique).
Génotoxicité :
Le fezolinetant et l’ES259564 n’ont montré aucun potentiel génotoxique au cours de l’essai de mutation réverse sur des bactéries, le test d’aberration chromosomique ou le test du micronoyau in vivo.
Toxicité pour la reproduction et le développement :
Le fezolinetant n’a eu aucun effet sur la fertilité des femelles ou le développement embryonnaire précoce jusqu’à la dose de 100 mg/kg/jour (143 fois l’ASC24 produite chez l’humain par la dose thérapeutique) chez le rat.
Dans les études de toxicité sur le développement embryofœtal menées chez les rats et les lapins, une létalité embryonnaire a été respectivement observée à des doses de 100 mg/kg/jour chez le rat et 125 mg/kg/jour chez le lapin (128 et 174 fois l’ASC24 produite chez l’humain par la dose thérapeutique, respectivement). Les lapins ont également présenté une résorption tardive accrue et une réduction du poids des fœtus à la dose de 75 mg/kg/jour (28 fois l’ASC24 produite chez l’humain par la dose thérapeutique). La dose sans effet nocif observé (DSENO) pour le développement embryofœtal était de 50 mg/kg/jour chez le rat et de 45 mg/kg/jour chez le lapin (62 et 16 fois l’ASC24 produite chez l’humain par la dose thérapeutique, chez le rat et le lapin, respectivement). Le fezolinetant n’a pas eu de pouvoir tératogène chez le rat ou le lapin.
Dans l’étude sur le développement prénatal et postnatal chez le rat, les mâles F1 présentaient une séparation balanopréputiale incomplète à des doses supérieures ou égales à 30 mg/kg/jour (36 fois l’ASC24 produite chez l’humain par la dose thérapeutique), ce qui a retardé la maturation reproductive
des mâles et affecté la fertilité. Aucun effet n’a été signalé chez les femelles F1. La DSENO pour le développement de la génération F1 a été déterminée à 10 mg/kg/jour pour les mâles (11 fois l’ASC24 produite chez l’humain par la dose thérapeutique) et à 100 mg/kg/jour pour les femelles (204 fois l’ASC24 produite chez l’humain par la dose thérapeutique).