


Monographie de produit - Mar-Febuxostat
INDICATIONS ET UTILISATION CLINIQUE
MAR-FEBUXOSTAT (febuxostat) est indiqué dans l’abaissement des taux sériques d'acide urique chez les patients souffrant de goutte qui ont une réponse inadéquate ou une intolérance à l'allopurinol, ou chez qui le traitement par allopurinol n'est pas approprié.
Gériatrie (> 65 ans d’âge):
Aucune différence cliniquement significative de sécurité ou d'efficacité n'a été observée chez les patients gériatriques comparativement aux patients plus jeunes en études cliniques.
Pédiatrie (< 18 ans d’âge):
La sécurité et l'efficacité des patients pédiatriques n'ont pas été établies.
CONTRE-INDICATIONS
MAR-FEBUXOSTAT est contre-indiqué chez les patients:
- être traités avec azathioprine ou mercaptopurine (voir interactions médicamenteuses).
- avec une histoire d'hypersensibilité à Febuxostat ou à tout autre ingrédient de la formulation. Pour une liste complète des ingrédients, voir les formes posologiques, la composition et l'emballage.
AVERTISSEMENTS ET PRECAUTIONS
Général
La Goutte Flare
Le traitement de MAR-FEBUXOSTAT ne doit pas commencer tant qu'une attaque aiguë de la goutte n'a pas complètement débordé. Après l'initiation de la thérapie de MAR-FEBUXOSTAT, on observe fréquemment une augmentation des poussées de goutte. Afin de réduire la probabilité de poussées de goutte lorsque le MAR-FEBUXOSTAT est amorcé, un traitement prophylactique simultané par torche avec des médicaments tels qu'un médicament anti-inflammatoire non stéroïdiens (AINS) ou une colchicine est recommandé. La thérapie prophylactique par torche peut être bénéfique pendant une période pouvant aller jusqu'à six mois (voir essais cliniques). Si une éruption de goutte se produit pendant le traitement de MAR-FEBUXOSTAT, le MAR-FEBUXOSTAT ne doit pas être discontinué. L'évasement de la goutte doit être géré concurremment, selon le cas, pour chaque patient.
- Le MAR-FEBUXOSTAT n'est pas recommandé pour une utilisation chez les patients ayant un taux de formation urate beaucoup plus élevé (p. ex., maladie maligne et son traitement, syndrome de Lesch-Nyhan). Aucune étude n'a été menée dans ces populations. Febuxostat n'a pas été étudié chez les greffés d'organes. L'utilisation de MAR-FEBUXOSTAT chez ces patients avec des hyperuricémie secondaires n'est pas recommandée.
Cardiovasculaires
Dans une étude sur les événements cardiovasculaires (CARES) menée après la commercialisation chez des patients atteints de goutte et ayant des antécédents de maladie cardiovasculaire majeure, de maladie cérébrovasculaire ou de diabète sucré avec atteinte microvasculaire ou macrovasculaire, le nombre de décès d’origine cardiovasculaire observé était plus élevé (134 [1,5 par 100 patients-années (PA)]) chez les patients traités par febuxostat que chez ceux recevant l’allopurinol (100 [1,1 par 100 PA]) [rapport de risque : 1,34; IC à 95 % : 1,03-1,73]. Le critère d’évaluation principal, soit la survenue d’événements cardiovasculaires indésirables majeurs (ÉCIM) [un critère regroupant le décès d’origine cardiovasculaire, l’infarctus du myocarde (IM) non mortel, l’accident vasculaire cérébral non mortel et l’angine de poitrine instable avec revascularisation coronarienne d’urgence], était similaire chez les patients recevant febuxostat et chez ceux recevant l’allopurinol [rapport de risque : 1,03; IC à 95 % :0,89-1,21]. Febuxostat s’est révélé comparable à l’allopurinol en ce qui concerne l’IM non mortel, l’accident vasculaire cérébral non mortel et l’angine de poitrine instable avec revascularisation coronarienne d’urgence (voir ESSAIS CLINIQUES).
Mises en garde et précautions importantes
Les patients atteints de goutte et d’une maladie cardiovasculaire (CV) établie traités par
MAR-FEBUXOSTAT ont présenté un taux plus élevé de décès d’origine CV en comparaison avec les patients traités par l’allopurinol au cours d’une étude sur les événements CV (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Il faut évaluer le rapport risques-bienfaits lorsque l’on décide de prescrire MAR-
FEBUXOSTAT ou de maintenir le traitement par MAR-FEBUXOSTAT chez les patients. Ce médicament devrait être utilisé uniquement chez les patients qui ne répondent pas de façon satisfaisante ou qui présentent une intolérance à l’allopurinol, ou chez qui un traitement par l’allopurinol ne convient pas (voir INDICATIONS). Dans les études contrôlées et à répartition aléatoire de phase III initiales menées chez des patients atteints de goutte, le taux de manifestations thrombo-emboliques cardiovasculaires (décès d’origine cardiovasculaire, infarctus du myocarde non mortel et accident vasculaire cérébral non mortel) était plus élevé chez les patients traités par ULORIC® à 80 mg [1,09 par 100 PA (IC à 95 % : 0,44-2,24)] que chez ceux qui recevaient l’allopurinol [0,60 par 100 PA (IC à 95 % : 0,16-1,53)]. On a aussi signalé un risque accru d'insuffisance cardiaque chez les patients présentant des maladies cardiovasculaires préexistantes et/ou des facteurs de risque de maladies cardiovasculaires. Le traitement par Febuxostat n'est pas recommandé chez les patients souffrant d'une cardiopathie ischémique ou d'insuffisance cardiaque congestive. Surveiller les signes et les symptômes de l'infarctus du myocarde (MI), de la course et de l'insuffisance cardiaque.
Il faut évaluer le rapport risques-bienfaits lorsque l’on décide de prescrire MAR-FEBUXOSTAT ou de maintenir le traitement par MAR-FEBUXOSTAT chez les patients. Il faut informer les patients au sujet des symptômes associés aux événements cardiovasculaires graves et des mesures à prendre s’ils se manifestent.
Gastro-intestinaux
Les comprimés de MAR-FEBUXOSTAT contiennent du lactose. Les patients présentant des problèmes héréditaires rares de l'intolérance au galactose, la carence en lactase de Lapp ou la malabsorption galactase ne doivent pas prendre le MAR-FEBUXOSTAT.
Hépatique/biliaire/pancréatique
Il y a eu des rapports après de l'insuffisance hépatique fatale et non mortelle chez les patients prenant des Febuxostat, bien que les rapports contiennent des informations insuffisantes nécessaires pour établir la cause probable. Au cours d'études contrôlées randomisées, on a observé des élévations de transaminase supérieures à trois fois la limite supérieure de la normale (LSN) (AST: 2%, 2% et ALT: 3%, 2% chez les patients traités par Febuxostat et Allopurinol, respectivement). Aucune relation dose-effet n'a été notée pour ces élévations de transaminase. L'évaluation en laboratoire de la fonction hépatique est recommandée avant l'initiation de la thérapie MAR-FEBUXOSTAT et périodiquement par la suite (voir EFFETS INDESIRABLES, résultats anormaux de la chimie hématologique et clinique).
Obtenir un panneau de test hépatique (alanine aminotransférase [ALT], aspartate aminotransférase [AST], phosphatase alcaline et bilirubine totale) comme base de référence avant d'amorcer MAR-FEBUXOSTAT.
Mesurer les tests hépatiques promptement chez les patients qui signalent des symptômes qui peuvent indiquer des lésions hépatiques, y compris la fatigue, l'anorexie, l'inconfort abdominal supérieur droit, l'urine foncée ou la jaunisse. Dans ce contexte clinique, si le patient a des tests hépatiques anormaux (ALT supérieur à trois fois la limite supérieure de la plage de référence), le traitement MAR-FEBUXOSTAT doit être interrompu et l'enquête effectuée pour établir la cause probable. Le MAR-FEBUXOSTAT ne doit pas être redémarré chez ces patients sans autre explication pour les anomalies du test hépatique.
Les patients qui ont une ALT sérique supérieure à trois fois la plage de référence avec une bilirubine totale sérique supérieure à deux fois la plage de référence sans étiologies alternatifs sont à risque de lésions hépatiques graves induites par la drogue et ne devraient pas être redémarrés sur MAR-FEBUXOSTAT. Pour les patients avec des élévations inférieures de l'Alt ou de la bilirubine sérique et avec une autre cause probable, le traitement avec le MAR-FEBUXOSTAT peut être utilisé avec prudence.
Hypersensibilité:
Voir la peau.
Peau
On a signalé de graves réactions cutanées et d’hypersensibilité, y compris le syndrome de Stevens-Johnson, la réaction médicamenteuse avec éosinophilie et symptômes systémiques et la nécrolyse épidermique toxique chez des patients prenant febuxostat. Bon nombre de ces patients avaient déjà signalé des réactions cutanées semblables à celles produites lors d’un traitement par l’allopurinol. MAR-FEBUXOSTAT doit donc être utilisé avec prudence chez les patients qui ont des antécédents de réactions cutanées ou d’hypersensibilité graves à l’allopurinol. Il faut interrompre l’administration MAR-FEBUXOSTAT et instaurer un traitement approprié dès les premiers signes d’une de ces réactions.
Populations spéciales
Femmes enceintes: Il n'y a pas d'études adéquates et bien contrôlées chez les femmes enceintes à l'aide de Febuxostat. Le MAR-FEBUXOSTAT ne doit pas être utilisé chez les femmes enceintes. La Febuxostat n'est pas tératogène lorsqu'elle est administrée par voie orale à des rats et à des lapins gravides pendant la période de organogenèse à des doses allant jusqu'à 48 mg/kg (voir TOXICOLOGIE). Les métabolites dérivés de Febuxostat et de Febuxostat ne croisent pas facilement le placenta des rats gravides.
Femmes allaitantes: On ne sait pas si la MAR-FEBUXOSTAT est excrétée dans le lait maternel. MAR-FEBUXOSTAT ne devrait pas être utilisé dans les femmes allaitantes.
La Febuxostat est excrétée dans le lait des rates femelles enceintes et est associée à une diminution du poids du corps néonatal, à une augmentation de la mortalité néonatale et à des retards de développement à 48 mg/kg (voir TOXICOLOGIE).
Gériatrie (> 65 ans d’âge): Sur le nombre total de sujets dans les études cliniques de Febuxostat, 16% étaient de 65 et plus, tandis que 4% étaient de 75 et plus. En comparant les sujets de différents groupes d'âge, aucune différence cliniquement significative de sécurité ou d'efficacité n'a été observée, mais une plus grande sensibilité de certaines personnes âgées ne peut être exclue.
Pédiatrie (< 18 ans d’âge): La sécurité et l'efficacité des patients pédiatriques n'ont pas été établies. L'utilisation de MAR-FEBUXOSTAT dans la population pédiatrique n'est pas recommandée.
Déficience rénale: Il y a des données insuffisantes chez les patients souffrant d'insuffisance rénale grave (ClCr moins de 30 mL/min); et il n'y a pas de données dans la phase terminale des patients souffrant de déficience rénale qui sont en dialyse. L'utilisation de MAR-FEBUXOSTAT dans ces populations n'est pas recommandée (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Déficience hépatique: Aucune étude n'a été menée chez des patients souffrant d'une déficience hépatique grave (classe Pugh de l'enfant c). L'utilisation de MAR-FEBUXOSTAT dans cette population n'est pas recommandée (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Surveillance et tests de laboratoire
Cardiovasculaire: les signes et les symptômes de l'infarctus du myocarde, les accidents vasculaires cérébraux et l'insuffisance cardiaque doivent être surveillés pendant la thérapie avec Febuxostat (voir les réactions indésirables, la réaction indésirable des médicaments).
Hépatique: L'évaluation en laboratoire de la fonction hépatique (transaminales sériques) est recommandée avant l'initiation de la thérapie FEBUXOSTAT et périodiquement par la suite.
LES EFFETS INDÉSIRABLES
Aperçu des réactions indésirables des médicaments
Les réactions indésirables au médicament suivantes sont décrites dans d’autres parties de la monographie de produit:
Décès d’origine cardiovasculaire (voir MISES EN GARDE ET PRÉCAUTIONS,
Cardiovasculaire et ESSAIS CLINIQUES).
- Réactions cutanées graves (voir MISES EN GARDE ET PRÉCAUTIONS, Peau).
Effets hépatiques (voir MISES EN GARDE ET PRÉCAUTIONS,
Hépatique/biliaire/pancréatique).
Les réactions indésirables les plus fréquemment signalées (EIM) dans les études contrôlées randomisées de la phase 3 avec Febuxostat 80 mg étaient les anomalies de fonction hépatique (4,6%), la diarrhée (3,0%), l'éruption cutanée (1,6%), la nausée (1,3%) et les étourdissements (1,1%). L'ADR le plus fréquemment rapporté dans les études de vulgarisation à long terme de l'étiquette ouverte avec Febuxostat 80 mg était une anomalie de fonction hépatique. L'incidence générale des effets indésirables n'a pas augmenté au cours des études à long terme.
La réaction indésirable la plus fréquente menant à l'abandon de la thérapie dans des études contrôlées randomisées a été les anomalies de la fonction hépatique dans 1,2% des Febuxostat 80 mg et dans 0,9% des sujets traités par Allopurinol.
Essais cliniques réactions indésirables des médicaments
Étant donné que les essais cliniques sont effectués dans des conditions très précises, les taux de réaction indésirables observés dans les essais cliniques peuvent ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux des essais cliniques d'un autre médicament. Les renseignements sur les réactions indésirables des essais cliniques sont utiles pour identifier les effets indésirables liés aux médicaments et pour obtenir des taux approximatifs.
Dans les études cliniques, les patients ont reçu des Febuxostat de doses variant de 10 mg à 300 mg. L'exposition totale à Febuxostat 80 mg dans des études contrôlées randomisées et des études de vulgarisation à long terme était supérieure à 2300 années-patients. Pour Febuxostat 80 mg, 1377 sujets ont été traités pour ≥ 6 mois, 674 patients ont été traités pour ≥ 1 an et 515 patients ont été traités pour ≥ 2 ans. Dans l’étude CARES, un total de 3 098 patients ont été traités par febuxostat à 40 mg ou à 80 mg (dose ajustée à la hausse), une fois par jour. Parmi ces patients, 2 155 ont été traités pendant ≥ 1 an et 1 539 ont été traités pendant ≥ 2 ans.
Dans trois études cliniques randomisées et contrôlées qui ont duré de 6 à 12 mois, les réactions indésirables suivantes ont été signalées par le médecin traitant comme étant liées au médicament étudié. Le tableau 1 résume les effets indésirables les plus courants signalés à un taux d'au moins 1% pour la Febuxostat 80 mg et à une incidence au moins de 0,5% plus élevée que le placebo.
| Tableau 1: Effets indésirables survenant dans les ≥ de 1% des patients traités par Febuxostat et au moins 0,5% plus grands que ceux observés chez les patients recevant un placebo dans des études contrôlées |
Réactions indésirables
| Placebo (N=134) | Febuxostat 80 mg (N=1279) | Allopurinol* (N=1277) | |
| Anomalies de fonction hépatique | 0,7% | 4,6% | 4,2% |
| Nausées | 0,7% | 1,3% | 0,8% |
| éruption cutanée | 0,7% | 1,6% | 1,6% |
* Sur les sujets qui ont reçu Allopurinol, 10 ont reçu 100 mg, 145 ont reçu 200 mg et 1122 ont reçu 300 mg en fonction du niveau de déficience rénale.
En plus des effets indésirables présentés dans le tableau 1, la diarrhée et les étourdissements ont été signalés chez plus de 1% des sujets traités avec la Febuxostat, mais pas à un taux supérieur à 0,5% par rapport au placebo.
Les effets indésirables du médicament (autres que les événements cardiovasculaires) signalés au cours de l’étude CARES sur les événements cardiovasculaires étaient comparables à ceux qui ont été observés lors d’études cliniques de phase III antérieures. L’analyse des événements cardiovasculaires est présentée à la section ESSAIS CLINIQUES, Utilisation chez les patients atteints de goutte et ayant des antécédents de maladie cardiovasculaire majeure [étude CARES sur les événements cardiovasculaires].
Essais cliniques moins courants effets indésirables des médicaments (< 1%) Dans les études cliniques, les réactions indésirables suivantes ont été observées chez moins de 1% des sujets traités avec 80 mg de Febuxostat. Cette liste comprend également des réactions indésirables qui se sont produites dans au moins un sujet traité avec des doses variant de 40 mg à 240 mg de Febuxostat.
Troubles du sang et du système lymphatique: anémie, purpura thrombocytopénique idiopathique, leucocytose/leucopénie, neutropénie, pancytopénie, splénomégalie, thrombocytopénie.
Troubles cardiaques: angine de poitrine, fibrillation auriculaire/flutter, murmure cardiaque, ECG anormal, palpitations, bradycardie des sinus, tachycardie.
Troubles de l'oreille et du labyrinthe: surdité, acouphène, vertige.
Troubles oculaires: cataracte, vision floue.
Troubles gastro-intestinaux: distension abdominale, douleurs abdominales, colite, constipation, diarrhée, sécheresse buccale, dyspepsie, sténose oesophagienne, flatulence, selles fréquentes, gastrite, gastro-entérite, maladie du reflux gastro-oesophagien, malaise gastro-intestinal, douleur gingivale, hématémèse, hematochezia, hyperchlorhydrie, Ulcération buccale, pancréatite, ulcère d'estomac, hémorragie rectale, vomissements.
Troubles généraux et conditions d'administration du site: asthénie, douleurs thoraciques/malaise, œdème, fatigue, sensation anormale, perturbation de la démarche, symptômes grippaux, masse, douleur, soif.
Troubles hépatobiliaires: cholélithiase/cholécystite, stéatose hépatique, hépatite, hépatomégalie.
Trouble du système immunitaire: hypersensibilité.
Infections et infestations: la cellulite, l'herpès, le zona, la sinusite, tinea pedis.
Blessures, empoisonnement et complications procédurales: contusion.
Métabolisme et troubles nutritionnels: anorexie, appétit diminué/augmenté, intolérance au lait de vache, déshydratation, diabète sucré, dyslipidémie, goutte, hypercholestérolémie, hyperglycémie, hyperlipidémie, hypertriglycéridémie, hypokaliémie, poids diminué/augmenté.
Musculo-squelettiques et du Tissu Conjonctif: arthralgia, arthritis, bunion, bursitis, costochondritis, gouty tophus, joint stiffness, joint swelling, muscle spasms/twitching/tightness/weakness, musculoskeletal pain/stiffness, myalgia.
Tumeurs bénignes, malignes et non spécifiées: malignant melanoma, myelodysplastic syndrome.
Troubles du système nerveux: altération du goût, amnésie, trouble de l'équilibre, sensation de brûlure, accident vasculaire cérébral, étourdissements, syndrome de Guillain-Barré, céphalées, hémiparésie, hypoesthésie, hyposmia, infarctus des lacunes, léthargie, déficience mentale, migraine, paresthésie, neuropathie périphérique, somnolence, attaque ischémique transitoire, tremblement.
Troubles psychiatriques: agitation, anxiété, dépression, insomnie, irritabilité, libido diminuée, nervosité, crise de panique, changement de personnalité.
Troubles rénaux et urinaires: hématurie, incontinence, infection rénale, Néphrolithiase, pollakiurie, protéinurie, insuffisance rénale, insuffisance rénale, urgence, infection des voies urinaires.
Système reproductif et changements mammaires: douleurs mammaires, dysfonction érectile, gynécomastie, mammite.
Troubles respiratoires, thoraciques et médiastinaux: bronchite, toux, dyspnée, épistaxis, sécheresse nasale, hypersécrétion de sinus paranasal, œdème du pharynx, congestion des voies respiratoires, éternuements, irritation de la gorge, infection des voies respiratoires supérieures, respiration sifflante.
Troubles cutanés et sous-cutanées des tissus: alopécie, œdème d'Angio, dermatite, dermographism, ecchymoses, eczéma, changements de couleur de cheveux, anormal de croissance de cheveux, hyperhidrose, peau d'épluchage, pétéchies, photosensibilité, prurit, purpura, décoloration de peau/pigmentation altérée, lésion de peau, peau odeur anormale, urticaire.
Troubles vasculaires: rinçage, rinçage à chaud, hypertension, hypotension.
Paramètres de laboratoire: temps thromboplastine partiel activé prolongé, la créatine a augmenté, le bicarbonate a diminué, le sodium a augmenté, l'EEG anormal, le glucose augmenté, le cholestérol augmenté, les triglycérides augmenté, l'amylase augmentée, le potassium augmenté, TSH augmenté, le nombre de plaquettes diminuait, l'hématocrite diminuait, l'hémoglobine diminuait, MCV augmentait/diminuait, la RBC diminuait, la créatinine augmentait, l'urée sanguine augmentait, le rapport Bun/créatinine augmentait, la créatine phosphokinase (CPK) augmentait, augmentation, LDH augmentée, PSA augmentée, la production d'urine augmente/diminue, le nombre de lymphocytes diminue, le nombre de neutrophiles diminue, les globules blancs augmentent/diminuent, les tests de coagulation anormaux, les lipoprotéines de faible densité (LDL) augmentent, le temps de prothrombine est prolongé, les moulages urinaires, l'urine positive pour les globules blancs et les protéines.
Résultats anormaux de chimie clinique et hématologique
Au cours des 3 études contrôlées randomisées, des élévations transaminase supérieures à 3 fois la limite supérieure de la normale ont été observées. Les anomalies cliniquement importantes dans les tests de fonction hépatique signalés dans les études contrôlées sont présentées dans le tableau 2.
Tableau 2: Incidence des anomalies de laboratoire cliniquement importantes signalées dans des études contrôlées
| Groupe de traitement (%) | ||||
| Laboratoire Anomalie | Valeurs normales * | Placebo (N=134) | Febuxostat 80mg (N=1279) | Allopurinol† (N=1277) |
| Alcalines phosphatase ≥ 2xULN | Mâles: 31-131 U/L Femelles: 31-135 U/L | 0% | 0,4% | 0% |
| ALT ≥3xULN | Mâles: 6-43 U/L Femelles: 6-34 U/L | 0,8% | 3,2% | 1,9% |
| AST ≥3xULN | Mâles: 11-36 U/L Femelles: 9-34 U/L | 0,8% | 1,3% | 2,0% |
| Bilirubine totale ≥2,0 mg/dL | Les deux sexes: 0,2-1,2 mg/dL | 0,8% | 0,5% | 1,0% |
Les pourcentages sont basés sur le nombre de patients ayant des données de laboratoire postérieures à la base. * Les valeurs normales à travers les groupes d'âge comme rapporté par le laboratoire central. LSN = limite supérieure de la normale.
† Des patients qui ont reçu des Allopurinol, 10 ont reçu 100 mg, 145 ont reçu 200 mg et 1122 ont reçu 300 mg en fonction du niveau de déficience rénale.
Réactions indésirables après le marché
Les effets indésirables suivants ont été identifiés lors de l'utilisation postérieure à l'homologation du Febuxostat. Comme ces réactions sont déclarées volontairement à partir d'une population de taille incertaine, il n'est pas toujours possible d'estimer de façon fiable leur fréquence ou d'établir une relation causale.
Troubles du sang et du système lymphatique: agranulocytose, éosinophilie.
Troubles cardiaques: infarctus du myocarde (certains mortels), insuffisance cardiaque.
Troubles hépatobiliaires: insuffisance hépatique (certains mortels), ictère, cas graves de résultats anormaux de test de fonction hépatique, troubles hépatiques.
Troubles du système immunitaire: réaction anaphylactique/choc.
Troubles musculo-squelettiques et conjonctifs: rhabdomyolyse.
Troubles psychiatriques: comportement psychotique, y compris des pensées agressives.
Troubles rénaux et urinaires: Insuffisance rénale, protéinurie, néphropathie tubulaire-interstitielle.
Troubles cutanés et sous-cutanées des tissus: érythème, éruption généralisée, syndrome de Stevens-Johnson, DRESS et la nécrolyse épidermique toxique.
Il ya eu quelques rapports de réactions cutanées graves et l'hypersensibilité, et beaucoup, mais pas tous ces patients ont rapporté une hypersensibilité précédente à Allopurinol.
LES INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
MAR-FEBUXOSTAT est contre-indiqué chez les patients traités avec les médicaments suivants. L'inhibition de la xanthine oxydase (XO) par le MAR-FEBUXOSTAT peut entraîner une augmentation des concentrations plasmatiques de ces médicaments menant à la toxicité:
- Azathioprine
- Mercaptopurine
Aperçu
Febuxostat est peu susceptible d'inhiber ou d'induire des enzymes CYP450 à des concentrations cliniquement pertinentes et, par conséquent, a peu de potentiel pour être impliqué dans des interactions médicamenteuses avec des médicaments qui sont des substrats de CYP450. Cependant, le MAR-FEBUXOSTAT est un inhibiteur de la xanthine oxydase (XO) et, par conséquent, il peut entraîner une augmentation des concentrations plasmatiques de médicaments métabolisés par le XO lorsqu'ils sont administrés conjointement, ce qui pourrait potentiellement entraîner une toxicité par ces autres médicaments.
Interactions médicamenteuses
Xanthine oxydase (XO) substrat médicaments tels que azathioprine ou mercaptopurine: Des études d'interaction de Febuxostat avec azathioprine et mercaptopurine, des médicaments qui sont métabolisés par XO, n'ont pas été menées. On sait que l'inhibition du XO entraîne une augmentation des concentrations plasmatiques de ces médicaments menant à la toxicité. Sur la base du mécanisme d'action de la Febuxostat sur l'inhibition du XO, l'utilisation concomitante est contre-indiquée (voir CONTRE-INDICATIONS).
Des études sur l'interaction médicamenteuse des Febuxostat avec une chimiothérapie cytotoxique n'ont pas été effectuées. Aucune donnée n'est disponible concernant la sécurité des Febuxostat pendant la chimiothérapie cytotoxique.
Colchicine: L'administration de Febuxostat (40 mg QD) avec la colchicine (0,6 mg BID) a entraîné une augmentation de 12% de la Cmax et de 7% chez les AUC24 de Febuxostat. La colchicine n'a pas eu d'effet sur l'exposition totale au Febuxostat. En outre, l'administration de la colchicine (0,6 mg BID) avec Febuxostat (120 mg QD) a entraîné une variation de moins de 11% de la Cmax ou de l’AUC de la colchicine pour les doses AM et PM. Ces changements n'ont pas été considérés comme cliniquement significatifs. Aucun ajustement de dose n'est nécessaire pour MAR-FEBUXOSTAT ou la colchicine lorsque les deux médicaments sont administrés conjointement.
Naproxen: Le métabolisme Febuxostat dépend des enzymes de l'uridine diphosphate glucuronosyl transférase (UGT). Les médicaments qui inhibent la glucuronidation, tels que les AINS, pourraient en théorie affecter l'élimination des Febuxostat. Chez les sujets sains, l'administration de Febuxostat (80 mg QD) avec le naproxène (500 mg BID) a entraîné une augmentation de 28% de la Cmax et une augmentation de 40% de la AUC de Febuxostat. Une augmentation de l'exposition au plasma Febuxostat après la coadministration avec le naproxène ne devrait pas soulever de problèmes de sécurité. De plus, il n'y a pas eu de changements significatifs dans la Cmax ou l’AUC du naproxène (moins de 2%). MAR-FEBUXOSTAT peut être coadministré avec le naproxène sans ajustement de dose de Febuxostat ou de Naproxen étant nécessaire.
Indomethacin: L'administration de Febuxostat (80 mg QD) avec l'indométhacine (50 mg BID) n'a pas fait de changements significatifs dans la Cmax ou l’AUC de Febuxostat ou d'indométhacine (moins de 7%). Aucun rajustement de dose n'est nécessaire pour MAR-FEBUXOSTAT ou l'indométhacine lorsque ces deux médicaments sont administrés conjointement.
Hydrochlorothiazide: L'administration de Febuxostat (80 mg dose unique) avec l'hydrochlorothiazide (50 mg dose unique) n'a pas abouti à des changements cliniquement significatifs dans la Cmax ou l’AUC de Febuxostat (moins de 4%), et les concentrations sériques d'acide urique n'ont pas été substantiellement touchées. Aucun ajustement de dose n'est nécessaire pour le Febuxostat lorsqu'il est administré conjointement avec l'hydrochlorothiazide.
Warfarin: L'administration de Febuxostat (80 mg QD) avec la warfarine n'a pas eu d'effet sur la pharmacocinétique de la warfarine chez des sujets sains. L'INR et l'activité du facteur VII n'ont pas non plus été affectées par la coadministration de Febuxostat. Aucun ajustement de dose n'est nécessaire pour la warfarine lorsqu'il est administré avec MAR-FEBUXOSTAT.
Désipramine: Febuxostat s'est avéré être un faible inhibiteur de la CYP2D6 in vitro. Chez les sujets sains, 120 mg de Febuxostat QD a entraîné une augmentation moyenne de 22% de l’AUC de désipramine (25 mg qd), un substrat CYP2D6, ce qui indique un effet inhibiteur potentiel faible de la Febuxostat sur l'enzyme CYP2D6 in vivo. L'augmentation de l'exposition au plasma désipramine après la coadministration avec le Febuxostat a été associée à une diminution de 17% du ratio métabolique de 2-hydroxydésipramine à désipramine (basé sur l’AUC). En combinaison avec d'autres inhibiteurs faibles de la CYP2D6, cette augmentation de l'exposition au plasma désipramine pourrait être exacerbée. La cogestion d'un médicament qui est CYP2D6 substrat avec MAR-FEBUXOSTAT ne devrait pas nécessiter d'ajustement de dose pour ces composés.
Antiacides: L'ingestion concomitante d'un antiacide contenant de l'hydroxyde de magnésium et de l'hydroxyde d'aluminium avec une dose unique de Febuxostat de 80 mg a été montrée pour retarder l'absorption de Febuxostat (environ 1 heure) et provoquer une diminution de 31% de la Cmax et une diminution de 15% de la AUC ∞. Comme la AUC plutôt que la Cmax était liée à l'effet médicamenteux, le changement observé dans l’AUC n'était pas considéré comme cliniquement significatif. MAR-FEBUXOSTAT peut être pris sans égard à l'utilisation des antiacides.
Rosiglitazone: La cogestion des médicaments qui sont des substrats CYP2C8 (comme la rosiglitazone) avec le MAR-FEBUXOSTAT ne devrait pas nécessiter d'ajustement de la dose. Febuxostat s'est avéré être un faible inhibiteur de la CYP2C8 in vitro. Cependant, in vivo, l'administration de Febuxostat (120 mg une fois par jour) avec la rosiglitazone 4 mg n'a eu aucun effet sur la pharmacocinétique de la rosiglitazone ou de son métabolite N-desmethylrosiglitazone chez des sujets sains. En outre, aucun changement n'a été observé dans le rapport de N-desmethylrosiglitazone à la rosiglitazone pour l'AUC et la Cmax. Aucun rajustement de dose n'est nécessaire pour la rosiglitazone lorsqu'il est administré conjointement avec le MAR-FEBUXOSTAT.
Théophylline: L'administration de Febuxostat (80 mg une fois par jour) avec la théophylline a entraîné une augmentation de 6% de la Cmax et de 6,5% dans l'AUC de la théophylline. Aucun ajustement de dose n'est nécessaire pour la théophylline lorsqu'il est administré avec le MAR-FEBUXOSTAT.
Cependant, la coadministration d'une seule dose de théophylline avec Febuxostat a entraîné une augmentation d'environ 400 fois de la quantité de 1-méthylxanthine, un des principaux métabolites de la théophylline, excrété dans l'urine. Puisque la sécurité à long terme de l'exposition au 1-méthylxanthine chez l'homme est inconnue, utiliser avec prudence lors de la cogestion de Febuxostat avec la théophylline.
Interactions médicament-nourriture
Aucune interaction avec les aliments n'a été observée avec la Febuxostat (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Interactions médicament-herbe
Les interactions avec les produits à base de plantes n'ont pas été établies.
Interactions médicament-laboratoire
Les interactions avec les tests de laboratoire n'ont pas été établies.
Interactions drogue-mode de vie
Aucune étude sur les effets sur la capacité de conduire ou d'utiliser des machines n'a été réalisée. La prudence doit être exercée avant la conduite ou l'utilisation des machines.
POSOLOGIE ET MODE D'ADMINISTRATION
Considérations Posologiques
Après l'initiation de la thérapie de MAR-FEBUXOSTAT, on observe fréquemment une augmentation des poussées de goutte.
Afin de réduire la probabilité de poussées de goutte lorsque le MAR-FEBUXOSTAT est amorcé, un traitement prophylactique simultané par torche avec des médicaments tels qu'un médicament anti-inflammatoire non stéroïdiens (AINS) ou une colchicine est recommended4. Le traitement prophylactique par torche peut être bénéfique pendant une période pouvant aller jusqu'à six mois. Cela peut être déterminé par le médecin. Si une éruption de goutte se produit pendant le traitement de MAR-FEBUXOSTAT, le MAR-FEBUXOSTAT ne doit pas être discontinué. L'évasement de la goutte doit être géré concurremment, selon le cas, pour chaque patient.
Dose recommandée et Ajustement de la Posologie
La dose orale recommandée de MAR-FEBUXOSTAT est de 80 mg une fois par jour. MAR-FEBUXOSTAT peut être pris sans égard à l'utilisation des aliments ou des antiacides (Voir ACTION ET PHARMACOLOGIE CLINIQUE).
Aucun ajustement de dose n'est nécessaire chez les patients gériatriques (> 65 ans d’âge) (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Aucun ajustement de la dose n'est nécessaire chez les patients souffrant d'une déficience hépatique légère ou modérée (enfant Pugh classe A ou B) (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Aucun ajustement de la dose n'est nécessaire chez les patients souffrant d'insuffisance rénale légère ou modérée (ClCr 30-89 mL/min) (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Dose manquée
Si une dose de MAR-FEBUXOSTAT est manquée à son heure habituelle, elle devrait être prise aussitôt que possible. Toutefois, si elle est trop proche de l'heure de la prochaine dose, la dose manquée doit être ignoré et le traitement doit être repris avec la prochaine dose prévue.
SURDOSAGE
Febuxostat a été étudiée chez des sujets sains à des doses allant jusqu'à 300 mg par jour pendant sept jours, sans preuve de toxicité limitant la dose. Aucune surdose de Febuxostat n'a été signalée dans les études cliniques.
Pour la gestion d'un surdosage de drogue soupçonné, contactez votre centre régional de contrôle des poisons.
ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d'action
L'acide urique est le produit final du métabolisme des purines chez l'homme et est généré dans la cascade de hypoxanthine → xanthine → acide urique. Les deux étapes dans les transformations ci-dessus sont catalysées par xanthine oxydase (XO). Febuxostat est un dérivé 2-arylthiazole qui atteint son effet thérapeutique de la diminution de l'acide urique sérique en inhibant sélectivement le XO avec des valeurs de Ki in vitro de l'ordre de 0,6 – 10 nm. Febuxostat est un inhibiteur sélectif nonpurine du XO (NP-SIXO) qui inhibe puissamment à la fois les formes oxydées et réduites du XO.
Pharmacodynamique
Effet sur les concentrations d'acide urique et de xanthine
Chez les sujets sains, la Febuxostat a entraîné une diminution dépendante de la dose dans les concentrations moyennes d'acide urique sérique de 24 heures et une augmentation des concentrations moyennes de xanthine sériques de 24 heures. En outre, on a observé une diminution de l'excrétion quotidienne totale d'acide urique urinaire et une augmentation de l'excrétion quotidienne totale d'xanthine urinaire. La réduction en pourcentage des concentrations moyennes d'acide urique sérique de 24 heures était d'environ 55% après 80 mg de doses quotidiennes.
Effet sur la repolarisation cardiaque
L'effet de la Febuxostat sur la repolarisation cardiaque telle qu'évaluée par l'intervalle QTc a été évalué chez des sujets sains normaux et chez les patients souffrant de la goutte. Febuxostat à des doses allant jusqu'à 300 mg par jour (3,75 fois la dose quotidienne maximale recommandée), à l'état stationnaire, n'a pas démontré d'effet sur l'intervalle QTc.
Pharmacocinétique
Chez les sujets en bonne santé, les concentrations plasmatiques maximales (Cmax) et l'ASC du febuxostat ont augmenté de façon proportionnelle à la dose après l'administration de doses uniques et multiples de 10 mg (0,125 fois la dose la plus faible recommandée) à 120 mg (1,5 fois la dose maximale recommandée). Il n'y a pas d'accumulation lorsque les doses thérapeutiques sont administrées toutes les 24 heures. La Febuxostat a une demi-vie moyenne d'élimination terminale (t 1/2) d'environ 5 à 8 heures. Les paramètres pharmacocinétiques Febuxostat pour les patients atteints de hyperuricémie et de goutte estimés par les analyses pharmacocinétiques de la population étaient semblables à ceux estimés chez des sujets sains.
Absorption: L'absorption des Febuxostat radiomarqués après l'administration de la dose orale a été estimée à au moins 49% (sur la base de la radioactivité totale récupérée dans l'urine). Les concentrations plasmatiques maximales de Febuxostat se sont produites entre 1 et 1,5 heures après la dose. Après plusieurs doses quotidiennes de 80 mg par voie orale, la Cmax est d'environ 2,9 ± 1,4 mcg/mL (N = 226). La biodisponibilité absolue de la tablette Febuxostat n'a pas été étudiée.
Febuxostat peut être pris sans égard à la nourriture. Après plusieurs 80 mg de doses quotidiennes avec un repas riche en graisses, il y a eu une diminution de 49% de la Cmax et une diminution de 18% d’AUC, respectivement. Cependant, aucun changement cliniquement significatif de la diminution de pourcentage de la concentration sérique d'acide urique n'a été observé (58% nourris contre 51% de jeûne).
Distribution: Le volume d'état stationnaire apparent moyen de distribution (Vss/F) de Febuxostat était d'environ 54 L (CV 49%). La fixation des protéines plasmatiques de la Febuxostat est d'environ 99,2% (principalement en albumine).
Métabolisme: La Febuxostat est largement métabolisée par les deux conjugaisons par des enzymes glucuronosyltransferase (UGT) d'uridine diphosphate, dont les UGT1A1, les UGT1A3, les UGT1A9 et les UGT2B7 et l'oxydation par les enzymes du cytochrome P450 (CYP), y compris les CYP1A2, les 2C8 et les 2C9 et les non-P450 enzymes. La contribution relative de chaque isoforme enzymatique dans le métabolisme de Febuxostat n'est pas claire. L'oxydation de la chaîne latérale isobutyl conduit à la formation de quatre métabolites hydroxy pharmacologiquement actifs, qui se produisent tous dans le plasma de l'homme à un degré beaucoup plus faible que Febuxostat.
Dans l'urine et les fèces, les métabolites d'acyl glucuronide de Febuxostat (~ 35% de la dose), et les métabolites oxydants, 67-1 (~ 10% de la dose), 67-2 (~ 11% de la dose), et 67-4, un métabolite secondaire de 67-1, (~ 14% de la dose) semblaient être les principaux métabolites de Febuxostat in vivo.
Excrétion: la Febuxostat est éliminée par les voies hépatiques et rénales. Après une dose orale de 80 mg de Febuxostat marquée au 14C, environ 49% de la dose a été récupérée dans l'urine comme Febuxostat inchangée (3%), l'acyl glucuronide du médicament (30%), ses métabolites oxydants connus et leurs conjugués (13%), et d'autres inconnus métabolites (3%). En plus de l'excrétion urinaire, environ 45% de la dose ont été récupérés dans les fèces comme le Febuxostat inchangé (12%), l'acyl glucuronide du médicament (1%), ses métabolites oxydants connus et leurs conjugués (25%) et d'autres métabolites inconnus (7%).
La demi-vie moyenne d'élimination terminale (t1/2) du Febuxostat était d'environ 5 à 8 heures.
Populations et conditions particulières
Gériatrie: La Cmax et l’AUC de Febuxostat et de ses métabolites après plusieurs doses orales de Febuxostat chez des sujets gériatriques (≥ 65 ans) étaient semblables à celles des sujets plus jeunes (18-40 ans). En outre, la diminution de pourcentage de la concentration sérique d'acide urique était similaire entre les sujets âgés et les jeunes.
Sexe: Après plusieurs doses orales de Febuxostat, la Cmax et la AUC24 de Febuxostat étaient respectivement de 30 et 14% plus élevées chez les femelles que chez les mâles. Cependant, la Cmax et l’AUC corrigées du poids étaient semblables entre les sexes. En outre, le pourcentage de diminution des concentrations sériques d'acide urique était similaire entre les sexes.
Course: Aucune étude pharmacocinétique spécifique a été menée pour étudier les effets de la course.
Déficience hépatique: Aucune étude n'a été menée chez des sujets présentant une déficience hépatique grave (classe Pugh de l'enfant C). L'utilisation de MAR-FEBUXOSTAT dans cette population n'est pas recommandée. À la suite de multiples doses de Febuxostat de 80 mg chez des patients souffrant d'une déficience hépatique bénigne (classe A Pugh) ou modérée (Pugh de classe B), une augmentation moyenne de 20-30% a été observée pour la Cmax et la AUC24 (totale et non liée) dans les groupes de déficience hépatique par rapport aux sujets ayant une fonction hépatique normale. En outre, la diminution de pourcentage de la concentration sérique d'acide urique était comparable entre les différents groupes hépatiques (62% dans le groupe en santé, 49% dans le groupe de déficiences hépatiques bénignes et 48% dans le groupe de déficiences hépatiques modérées).
Déficience rénale: Il y a des données insuffisantes chez les patients souffrant d'insuffisance rénale grave (ClCr moins de 30 mL/min) et il n'y a pas de données dans les patients souffrant d'insuffisance rénale en phase terminale qui sont en dialyse. L'utilisation de MAR-FEBUXOSTAT dans ces populations n'est pas recommandée.
Febuxostat n'a pas été étudié dans les patients souffrant d'insuffisance rénale en phase terminale qui sont en dialyse.
Après plusieurs doses de 80 mg de Febuxostat chez des sujets sains avec un léger (ClCr 50 à 80 mL/min), modérée (ClCr 30 à 49 mL/min) ou insuffisance rénale grave (ClCr de 10 à 29 mL/min), la Cmax de Febuxostat n'a pas changé par rapport aux sujets ayant une fonction rénale normale (ClCr supérieur à 80 mL/min). L’AUC et la demi-vie de la Febuxostat augmentent chez les sujets souffrant de déficience rénale comparativement aux sujets ayant une fonction rénale normale, mais les valeurs sont semblables chez les trois groupes de déficience rénale. Les valeurs moyennes de l’AUC Febuxostat étaient jusqu'à 1,8 fois plus élevées chez les sujets souffrant de déficience rénale comparativement à celles ayant une fonction rénale normale. Toutefois, la diminution en pourcentage de la concentration sérique d'acide urique pour les sujets ayant une déficience rénale était comparable à celle de la fonction rénale normale (58% dans le groupe de fonctions rénales normales et 55% dans le groupe de fonctions rénales graves).
CONSERVATION ET STABILITÉ
MAR-FEBUXOSTAT doit être protégé de la lumière. Entreposer à 15°-30° C.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés de MAR-FEBUXOSTAT pour l'usage oral contiennent l'ingrédient actif, FEBUXOSTAT (sous forme de febuxostat hémihydraté), et sont disponibles dans la force posologique de 80 mg. Les ingrédients inactifs comprennent la monohydrate de lactose, la cellulose microcristalline, l'amidon prégélatineux, le croscarmellose de sodium, le dioxyde de silicium colloïdal et le stéarate de magnésium. Les comprimés de MAR-FEBUXOSTAT sont revêtus de Opadry II vert (qui contient de l'alcool polyvinylique, du talc, du PEG 4000, du dioxyde de titane, du FD&C jaune n° 5 tartrazine Aluminum Lake, FD & C Blue n ° 1 et FD&C Blue n° 2).
Les comprimés de MAR-FEBUXOSTAT sont vert clair au vert, en forme ovale, les comprimés revêtus de film débossé avec "HP" d'un côté et "242" sur l'autre côté.
MAR-FEBUXOSTAT comprimés sont fournis comme suit:
30's Comprimés: emballé dans 60cc HDPE paquet de bouteille avec 33 mm capuchon résistant à l'enfant
100's Comprimés: emballé dans 100cc HDPE Pack bouteille avec 38 mm capuchon résistant à l'enfant
1000 comprimés: emballé dans 750cc HDPE Pack de bouteilles avec 53 mm capuchon.
PARTIE II: RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom commun: Febuxostat hémihydraté
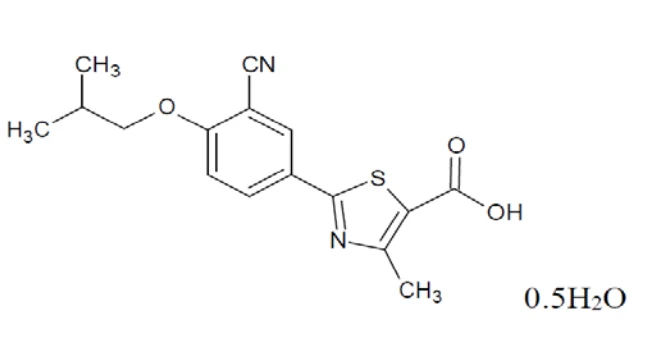
Nom chimique: 2-[3-cyano-4-(2-methylpropoxy)phenyl]-4-methylthiazole 5-carboxylic acid hemihydrate.
Formule moléculaire et masse moléculaire: C16H16O3N2S. 0.5H2O et 325.37 Formule structurale:
Propriétés physico-chimiques:
Description: blanc à poudre blanche.
Solubilité: soluble dans l'diméthylsulphoxyde et pratiquement insoluble dans l'eau.
Solubilité profil de Febuxostat dans différents solvants comme décrit:
| Solvant | Observation |
| Eau | Pratiquement insoluble |
| Éthanol (95%) | Peu soluble |
| Méthanol | Légèrement soluble |
| Diméthyl formamide | Librement soluble |
| Acétate d'éthyle | Peu soluble |
| Diméthyl sulfoxyde | Soluble |
| Chloroforme | Peu soluble |
Acétone
Soluble
La solubilité aqueuse du Febuxostat aux tampons de pH est résumée ci-dessous:
| pH tampon | Observation |
| 1,2 | Pratiquement insoluble |
| 6,0 | Pratiquement insoluble |
| 8,0 | Très légèrement soluble |
pH (1% suspension dans l'eau): environ 4,7
pKa: pKa la valeur de Febuxostat déterminée par HPLC est 3,60.
Plage de fusion: 205 à 212° C.
Hygroscopicité: Febuxostat n'est pas hygroscopique dans la nature.
ESSAIS CLINIQUES
Étude randomisée, en double aveugle, équilibré, deux traitements, deux périodes, deux séquences, dose unique, une étude croisée, étude de bioéquivalence de MAR-FEBUXOSTAT (FEBUXOSTAT comprimés de 80 mg) (Marcan Pharmaceuticals Inc.) avec PrULORIC® (FEBUXOSTAT) comprimés de 80 mg (Takeda Canada Inc.) chez 28 sujets adultes sains, dans des conditions de jeûne. Les données sur la biodisponibilité ont été mesurées et les résultats sont résumés sur 27 sujets dans le tableau suivant:
TABLEAU RÉCAPITULATIF DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Febuxostat (1 x 80 mg) des données obtenues au moyen de mesures Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Essai * | Référence † | % Ratio de Moyens géométriques | Intervalle de confiance à 90% |
AUCT (ng.h/mL) | 12316,39 12626,44 (23,06) | 12944,60 13356,42 (25,40) | 95,15 | (90,77 - 99,73) |
AUCI (ng.h/mL) | 12443,44 12759,91 (23,18) | 13142,18 13583,24 (26,31) | 94,68 | (90,25 - 99,33) |
Cmax (ng/mL) | 4162,29 4368,01 (30,75) | 4423,32 4796,71 (39,88) | 94,10 | (79,00 - 112,09) |
Tmax§ (h) | 1,33 (0,33-5,00) | 1,000 (0,50-5,00) | ||
T½€ (h) | 4,51 (35,41) | 6,38 (92,05) | ||
* Comprimés de Mar-Febuxostat 80 mg ; Fabriqué par Marcan Pharmaceuticals Inc., Ottawa, Canada
†PrULORIC® (Comprimés de Febuxostat 80 mg); Fabriqués par Takeda Canada Inc, Oakville, Canada, et a été acheté au Canada
§ Exprimée en tant que médiane (fourchette) seulement
€ Exprimée en moyenne arithmétique (CV%) seulement
Prise en charge de l’hyperuricémie chez les patients atteints de goutte: L'efficacité de Febuxostat a été démontrée dans trois essais randomisés, à double insu, contrôlés chez des patients atteints de hyperuricémie et de goutte. Le hyperuricémie a été défini comme un niveau de uricacid sérique de base ≥ 8 mg/dL (476 μmol/L).
Un taux sérique d'acide urique inférieur à 6 mg/dL (360 μmol/L) est l'objectif de la thérapie anti-hyperuricemic et a été établi comme approprié pour le traitement de la goutte.8
Étude 1 (étude F-GT06-153-CONFIRME) randomisés (1:1:1) patients à: Febuxostat 40 mg par jour (n = 757), Febuxostat 80 mg par jour (n = 756), ou allopurinol (n = 756). La dose de Allopurinol était de 300 mg par jour chez les patients dont la clairance de la créatinine était estimée (eClcr) ≥ 60 mL/min ou 200 mg par jour chez les patients ayant une estimation de ClCr ≥ 30 mL/min et ≤ 59 mL/min. La durée de l'étude 1 était de 6 mois.
Étude 2 (étude C02-009 – APEX6) randomisé (1:2:2:1:2) patients à: placebo (n = 134), Febuxostat 80 mg par jour (n = 267), Febuxostat 120 mg par jour (n = 269), Febuxostat 240 mg par jour (n = 134) ou allopurinol (n = 268). La dose de Allopurinol était de 300 mg par jour chez les patients ayant une créatinine sérique de base ≤ 1,5 mg/dL ou 100 mg par jour chez les patients ayant une créatinine sérique de base supérieure à 1,5 mg/dL et ≤ 2 mg/dL). La durée de l'étude 2 était de 6 mois.
Étude 3 (étude C02-010 – FACT2), une étude d'un an, randomisée (1:1:1) patients à: Febuxostat de 50 mg par jour (n = 256), Febuxostat 120 milligrammes par jour (n = 251), ou Allopurinol 300 mg par jour (n = 253). Les sujets qui ont terminé l'étude 2 et l'étude 3 étaient admissibles à une étude de prolongation à long terme de phase 3 (étude C02-021 – Excel étude1) dans laquelle les sujets recevaient un traitement par Febuxostat pendant plus de trois ans. De plus, les sujets qui avaient terminé une étude de 4 semaines (étude TMX-00-0043) étaient admissibles à une étude de prolongation à long terme de la phase 2 (étude TMX-01-005, étude de focus) dans laquelle les sujets recevaient un traitement avec Febuxostat pour jusqu'à cinq ans5.
Dans les trois études, les sujets ont reçu du naproxène 250 mg deux fois par jour ou de la colchicine 0,6 mg une fois ortwice quotidiennement pour la prophylaxie de la goutte. Dans l'étude 1, la durée de la prophylaxie était de 6 mois; inétude 2 et étude 3 la durée de la prophylaxie était de 8 semaines.
Les patients de ces études étaient généralement représentatifs de la population de patients pour laquelle l'utilisation de Febuxostat est prévue. Les sujets variaient dans l'âge de 19 à 85 ans avec un âge moyen de 52,3 ans. Le tableau 4 résume la démographie et les caractéristiques de base des subjectsenrolled dans les études.
| Tableau 4: Données démographiques des patients et caractéristiques de base dans l'étude 1, étude 2 et étude 3 | |
| Mâle | 95% |
| Race: Caucasienne Afro-américain | 80% 10% |
| Ethnicité: hispanique ou latino | 7% |
| Utilisateur d'alcool | 67% |
| Tableau 4: Données démographiques des patients et caractéristiques de base dans l'étude 1, étude 2 et étude 3 | |
| Insuffisance rénale légère à modérée [pour cent avec estimé ClCr moins de 90 mL/min] | 59% |
| Histoire de l'hypertension | 49% |
| Histoire de l'hyperlipidémie | 38% |
| BMI ≥ 30 kg/m2 | 63% |
| BMI moyen | 33 kg/m2 |
| lignes de base sUA ≥ 10 mg/dL | 36% |
| Moyennes initiales sUA | 9,7 mg/dL |
| A connu une éruption de goutte dans l'année précédente | 85% |
Résultats de l'étude
Un résumé de la proportion de sujets ayant des niveaux de sUA dans les essais comparatifs randomisés de phase 3 est fourni au tableau 5.
| Tableau 5: Proportion de sujets avec des niveaux de sUA < 6,0 mg/dL | |||
| Visite finale <6,0 mg/dL (Point de terminaison primaire pour l'étude 1) | |||
| Étude (N) | Febuxostat 80 mg QD | Allopurinol* | Placebo |
| Étude 1 (1512) | 67%† | 42% | N/A |
| Étude 2 (669) | 72%†,‡ | 39% | 1% |
| Étude 3 (509) | 74%† | 36% | N/A |
| 3 dernières visites < 6.0 mg/dL (point de terminaison primaire pour les études 2 et 3) | |||
| Étude (N) | Febuxostat 80 mg QD | Allopurinol* | Placebo |
| Étude 2 (669) | 48%†,‡ | 22% | 0% |
| Étude 3 (509) | 53%† | 21% | N/A |
N se réfère au nombre de sujets randomisés aux bras de traitement présentés dans le tableau N/A = non applicable (le traitement n'a pas été évalué)
* Dans l'étude 1, 145 des 755 sujets ITT dans le bras Allopurinol reçu 200 mg QD. Dans l'étude 2, 10 des 268 sujets ITT dans le bras Allopurinol reçu 100 mg QD. Tous les autres sujets Allopurinol reçu 300 mg QD.
† Indique une signification statistique versus allopurinol à p < 0,001.
‡ Indique une signification statistique versus placebo à p < 0,001.
La Febuxostat 80 mg était supérieure à la Allopurinol en abaissant l'acide urique sérique à moins de 6 mg/dL (360 μmol/L) lors de la visite finale (figure 1).
Figure 1: Proportion de patients ayant un taux sérique d'acide urique inférieur à 6,0 mg/dL (360 μmol/L) lors de la visite finale
† Dans l'étude 1, les patients allopurinol (n = 145) avec Cl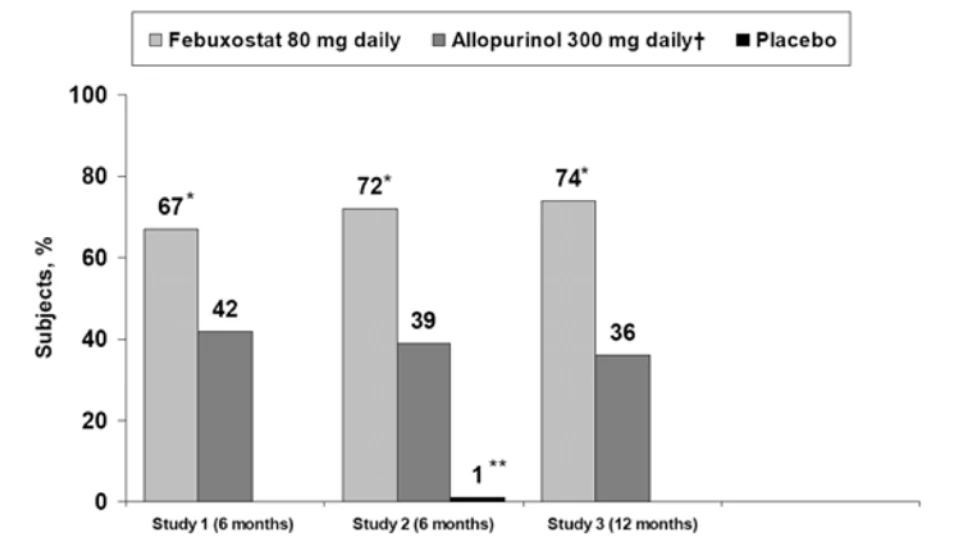 Cr ≥ 30 mL/min et CLcr de < 59 mL/min ont été dosés à 200 mg par jour. Dans l'étude 2, les patients allopurinol (n = 10) avec une créatinine sérique supérieure à 1,5 et à < 2,0 mg/dL ont été dosés à 100 mg par jour.
* p <0,001 versus allopurinol
** p< 0,001 versus febuxostat 80 mg et allopurinol.
Chez 76% des sujets traités par Febuxostat à 80 mg QD, on a noté une réduction du taux sérique d'acide urique à moins de 6 mg/dL (360 μmol/L) lors de la visite de la semaine 2. Les concentrations moyennes d'acide urique sérique ont été maintenues à 6 mg/dL ou moins pendant tout le traitement chez 83% de ces patients.
Dans tous les groupes de traitement, moins de sujets ayant des niveaux de urate sériques de base plus élevés (≥ 10 mg/dL) et/ou tophi atteint l'objectif d'abaisser l'acide urique sérique à moins de 6 mg/dL lors de la visite finale. Cependant, une proportion plus élevée a atteint un taux sérique d'acide urique inférieur à 6 mg/dL avec Febuxostat 80 mg qu'avec Allopurinol 300/200/100 mg.
L'étude 1 a évalué l'efficacité chez les patients souffrant de déficiences rénales légères à modérées (c.-à-d. valeur de référence estimée Clcr inférieure à 90 mL / minute). Les résultats de ce sous-groupe de patients sont présentés au tableau 6.
Tableau 6: Pourcentage de sujets avec sUA < 6,0 mg/dL (360 μmol/L) lors de la visite finale de l'étude 1 par État de la fonction rénale
| État de la fonction rénale | Febuxostat 80 mg % (n/N) | Allopurinol 300/200 mg % (n/N) |
Fonction normale (estimé Clcr> 90 mL/min) | 58%† (147/243) | 42% (106/254) |
| Légère déficience | 72%† | 46% |
| État de la fonction rénale | Febuxostat 80 mg % (n/N) | Allopurinol 300/200 mg % (n/N) |
| (estimé Clcr 60 – 89 mL/min) | (263/367) | (169/365) |
| Affaiblissement modéré (estimé Clcr 30 – 59 mL/min) | 71%† (97/136) | 32%‡ (43/136) |
† Statistiquement significativement (p < 0,05) plus élevé que Allopurinol
‡ Les sujets du groupe Allopurinol avec une déficience modérée ont reçu 200 mg.
Utilisation chez les patients atteints de goutte et ayant des antécédents de maladie cardiovasculaire majeure [étude CARES sur les événements cardiovasculaires] Une étude sur les événements cardiovasculaires à répartition aléatoire, à double insu et comparative contre l’allopurinol (CARES) a été menée afin d’évaluer le risque CV lié à l’administration d’ febuxostat chez des patients atteints de goutte et ayant des antécédents de maladie cardiovasculaire majeure, de maladie cérébrovasculaire ou de diabète sucré avec atteinte microvasculaire ou macrovasculaire8. L’étude a comparé le risque d’ÉCIM chez les patients traités par febuxostat (n = 3098) et chez ceux recevant l’allopurinol (n = 3 092). Le critère d’évaluation principal était le délai avant la première occurrence d’un ÉCIM, défini comme le critère regroupant le décès d’origine cardiovasculaire, l’infarctus du myocarde non mortel, l’accident vasculaire cérébral non mortel et l’angine de poitrine instable avec revascularization coronarienne d’urgence. L’étude a été conçue afin d’exclure une marge de risque prédéterminée de 1,3 pour le rapport de risque d’ÉCIM. Un comité indépendant a réalisé une évaluation à l’insu des événements cardiovasculaires indésirables graves selon des critères prédéfinis (classification) permettant de déterminer la survenue d’ÉCIM. L’étude était axée sur les événements cliniques et les patients ont été suivis jusqu’à l’obtention d’un nombre suffisant d’événements en vertu du critère d’évaluation principal. La durée médiane du suivi des participants à l’étude était de 2,6 années.
Les patients affectés au groupe febuxostat ont d’abord reçu une dose de 40 mg (dose non approuvée au Canada) une fois par jour, laquelle est passée à 80 mg par jour si leur concentration d’urates sériques était ≥ 6 mg/dL à la semaine 2. Dans le cas des patients affectés au groupe allopurinol, ceux qui avaient une fonction rénale normale ou qui présentaient une insuffisance rénale légère (clairance de la créatinine estimée [Clcr estimée] : ≥ 60 à < 90 mL/min) ont d’abord reçu une dose de 300 mg une fois par jour, laquelle a été augmentée de 100 mg/jour mensuellement jusqu’à ce que leur concentration d’urates sériques soit < 6 mg/dL ou que la dose uniquotidienne de 600 mg d’allopurinol soit atteinte, tandis que ceux qui présentaient une insuffisance rénale modérée (Clcr estimée : ≥ 30 à < 60 mL/min) ont d’abord reçu une dose de 200 mg une fois par jour, laquelle a été augmentée de 100 mg/jour mensuellement jusqu’à ce que leur concentration d’urates sériques soit < 6 mg/dL ou que la dose uniquotidienne de 400 mg d’allopurinol soit atteinte.
L’âge moyen des patients était de 65 ans (intervalle : 44 à 93 ans). Le tableau 7 résume les caractéristiques démographiques et initiales des sujets inscrits à l’étude, lesquels ont été répartis de façon équilibrée dans les groupes de traitement.
Tableau 7: Caractéristiques démographiques et initiales des patients de l’étude CARES
| Hommes | 84% |
| Race : Blanche Afro-américaine | 69% |
| 18% | |
| Durée moyenne de la goutte | 12 ans |
| Concentration initiale d’urates sériques | 8,7 mg/dL |
| Crise de goutte au cours de la dernière année | 90 % |
| Facteurs de risque des maladies cardiovasculaires concomitantes les plus fréquentes | |
| Hypertension | 92 % |
| Hyperlipidémie | 87 % |
| Diabète sucré | 55 % |
| Diabète sucré avec atteinte microvasculaire ou macrovasculaire | 39 % |
| Insuffisance rénale légère ou modérée [pourcentage dont la Clcr estimée varie de 30 à 89 mL/min] | 92 % |
| Antécédents de maladie cardiovasculaire | |
| Infarctus du myocarde | 39 % |
| Hospitalisation pour une angine de poitrine instable | 28 % |
| Revascularisation cardiaque | 37 % |
| Accident vasculaire cérébral | 14 % |
Résultats de l’étude
Le tableau 8 montre les résultats de l’étude pour ce qui est du critère d’évaluation principal regroupant les ÉCIM et de ses composantes individuelles. Dans le cas du critère d’évaluation principal composé, le groupe febuxostat s’est avéré non-inférieur au groupe allopurinol. Les taux d’IM non mortel, d’accident vasculaire cérébral non mortel et d’angine de poitrine instable avec revascularisation coronarienne d’urgence étaient similaires. Le nombre de décès d’origine CV était plus élevé chez les patients traités par febuxostat (134 décès d’origine CV; 1,5 par 100 PA) que chez les patients recevant l’allopurinol (100 décès d’origine CV; 1,1 par 100 PA). L’arrêt cardiaque soudain était la cause la plus courante de décès attribuable à un événement CV dans le groupe febuxostat (83 sur 3098; 2,7 %) comparativement au groupe allopurinol (56 sur 3092; 1,8 %). La plausibilité biologique du lien entre le décès d’origine CV et febuxostat est incertaine.
La mortalité toutes causes confondues était plus élevée dans le groupe febuxostat (243 décès [7,8 %]; 2,6 par 100 PA) que dans le groupe allopurinol (199 décès [6,4 %]; 2,2 par 100 PA) [rapport de risque : 1,22; IC à 95 % : 1,01-1,47] en raison d’un taux plus élevé de décès d’origine cardiovasculaire.
Tableau 8 : Patients ayant présenté un ÉCIM dans le cadre de l’étude CARES (étude sur les événements cardiovasculaires menée chez les patients atteints de goutte)
| Febuxostat n = 3098 | Allopurinol n = 3092 | Rapport de risque | |||
| Nombre de patients ayant présenté un événement (%) | Taux par 100 PA* | Nombre de patients ayant présenté un événement | Taux par 100 PA* | IC à 95 % | |
| (%) | |||||
Critère d’évaluation principal regroupant les ÉCIM | 335 (10,8) | 3,8 | 321 (10,4) | 3,7 | 1,03 (0,89 à 1,21) |
| Décès d’origine cardiovasculaire | 134 (4,3) | 1,5 | 100 (3,2) | 1,1 | 1,34 (1,03 à 1,73) |
| IM non mortel | 111 (3,6) | 1,2 | 118 (3,8) | 1,3 | 0,93 (0,72 à 1,21) |
| Accident vasculaire cerebral non mortel | 71 (2,3) | 0,8 | 70 (2,3) | 0,8 | 1,01 (0,73 à 1,41) |
Angine de poitrine instable avec revascularization coronarienne d’urgence | 49 (1,6) | 0,5 | 56 (1,8) | 0,6 | 0,86 (0,59 à 1,26) |
* Patients-années (PA)
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamique: Febuxostat est un dérivé de 2-arylthiazole. Ce composé est un puissant inhibiteur sélectif non purique de la xanthine oxydase (NP-SIXO). Des études in vitro indiquent que la Febuxostat inhibe la xanthine oxydase (XO) avec des valeurs de Ki de l'ordre de 0,6 à 0,10 nM. Le composé inhibe puissamment à la fois les formes oxydées et réduites de l'enzyme. Febuxostat n'a eu aucun effet sur d'autres enzymes impliquées dans le métabolisme de la purine ou de la pyrimidine, à savoir la guanine déaminase, la hypoxanthine guanine phosphoribosyltransférase, la orotate phosphoribosyltransférase, la orotidine monophosphate décarboxylase et la purine nucléosides phosphorylase. Des études animales in vivo utilisant des souris et des rats normaux et hyperuricemic, ainsi que des chimpanzés, ont démontré que la Febuxostat montre une activité hypouricemic.
Pharmacologie de sécurité:
Systèmes nerveux et respiratoires centraux
Une série d'études pharmacologiques ont été réalisées pour évaluer les effets de la Febuxostat sur les systèmes nerveux et respiratoires centraux à la suite d'une seule dose orale de 10, 30, 100 ou 300 mg. Il n'y avait pas de résultats toxicologiques pertinents.
Système cardiovasculaire
In vitro IKr dosage. L'effet de febuxostat sur hERG les courants de queue a été évaluée dans transfectées de façon stable des cellules HEK-293 et CHO. L'Inhibition de hERG les courants de queue n'a pas été observé à des concentrations allant jusqu'à 500 µM. Plutôt, febuxostat présentaient un effet agoniste qui a été la plus prononcée au cours de la dépolarisation (+10 à +20 mV). Des valeurs de CE50 ont été calculés à de 0,003 µM (effet initial) et 0,07 µM (état d'équilibre).
In vitro de Purkinje du potentiel d'action de dosage. Ventriculaire les fibres de Purkinje isolées à partir de chiens Beagle ont été traités avec 0.1, 1.0, 50 et 500 µM febuxostat. 50 et 500 µM, une diminution de la vitesse maximale de dépolarisation (MRD) et un taux de indépendant de la réduction de la durée du potentiel d'action à 60% de la repolarisation (APD60) et 90% de la repolarisation (APD90) a été observée.
In vivo cardiovasculaire de données de sécurité. Febuxostat a été administré à des chiens Beagle à 5 et 50 mg/kg pendant 14 jours consécutifs. Les paramètres de l'ECG, y compris les RR, PR, QRS, QT et QTc ont été évalués à Tmax sur un dosage de jour 1, 4, 6, 8, 11 et 13. Il n'y avait pas un point de vue toxicologique-conclusions pertinentes.
Pharmacocinétique: Dans une étude de phase 1, à doses multiples, randomisée, contrôlée par placebo, à double insu et à l'escalade, la pharmacocinétique et la pharmacodynamique des Febuxostat ont été déterminées chez 118 sujets sains à la suite de dosages oraux simples et multiples, variant de 10 à 240 mg de Febuxostat.
Suivant le febuxostat administration, febuxostat est rapidement absorbé, avec le temps moyen pour atteindre l'observé à la concentration plasmatique maximale (Tmax), allant de 0,70 à 1,44 heures les Jours 1 et 14 à la suite de la matinée dose orale pour chacun des schémas posologiques. Febuxostat paramètres pharmacocinétiques n'ont pas été à temps dépendant ou dépendante de la dose, et est resté linéaire entre le 10 à 120 mg / J dose de gamme. Pour des doses supérieures à 120 mg, une de plus que proportionnelle à la dose augmentation du febuxostat aire moyenne sous la courbe concentration plasmatique-temps (AUC) a été observée. L'asc pour les métabolites de 67M-1, 67 M-2 et de 67M-4 ont été sensiblement inférieures à celles de la substance mère, à tous les niveaux de dose, chaque représentant moins de 4% de celui du médicament d'origine, tout en métabolite de 67M-3 a été généralement pas détectable. À l'état d'équilibre, seule une petite partie (environ 0,9%-6.1%), de la administrés par voie orale febuxostat de la dose a été excrétée dans l'urine sous forme de médicament mère, indiquant l'excrétion rénale du febuxostat est pas une voie majeure d'élimination.
Chaque régime de febuxostat a entraîné une diminution des concentrations d'acide urique dans le sérum et l'urine. Il y avait aussi une diminution de la quotidienne totale de l'excrétion urinaire et de la concentration urinaire de l'acide urique. Les estimations de la moyenne sur 24 heures de l'urate de sérum de concentration (Cmean, 24) sur 14 Jours étaient similaires à celles du Jour 8, indiquant que l'effet maximal a été probablement atteint dans la première semaine de dosage avec le febuxostat.
Il semblait être un effet maximum (Emax) relation dose-réponse entre le pourcentage de diminution du taux sérique de l'urate sur 14 Jours et la dose (Figure 2). Cette relation dose-réponse semble être linéaire pour febuxostat doses de 10-120 mg, mais l'effet semble se stabiliser pour des doses supérieures à 120 mg.
Figure 2. Variation moyenne (±SD) en pourcentage de la concentration de urate sérique par rapport à la dose après plusieurs doses quotidiennes de Febuxostat par voie orale pendant 14 jours
-100
-80
-60
-40
-20
0 50 100 150 200 250
Dose (mg)
TOXICOLOGIE
Toxicité Aiguë
Febuxostat ne posent pas un risque de toxicité aiguë par voie orale sur la base des études réalisées chez le rat (dose létale 300-600 mg/kg) et les chiens (pas de morts jusqu'à 2000 mg/kg).
Toxicité chronique
Le profil de toxicité chronique du Febuxostat a été évalué dans une série d'études toxicologiques orales jusqu'à 26 semaines de la durée chez les rats à des doses de 3, 12 et 48 mg/kg/jour et jusqu'à 52 semaines de durée chez les chiens à des doses de 5, 15 et 48 mg/kg/jour , Les rats et les chiens dosés à 48 et 45 mg/kg/jour, respectivement, ont montré de nombreuses altérations histopathologique dans les reins et la vessie urinaire qui ont été considérés comme secondaires à l'irritation mécanique causée par le dépôt de cristaux xanthine/calculs dans ces tissus. Chez les chiens, des altérations histologiques moins sévères ont également été notées dans le rein à 15 mg/kg/jour (4 x exposition au plasma humain à 80 mg/jour).
Chez les rats, et en conséquence des changements histopathologiques à 48 mg/kg/jour (exposition plasmatique humaine 31 à 80 mg/jour), divers paramètres de la chimie sérique (chignon augmenté, créatinine, phospholipides, triglycérides), les paramètres d'hématologie (augmentation des leucocytes,) (diminution des érythrocytes) et les paramètres d'analyse urinaire (augmentation de l'excrétion de potassium et de sodium) ont été altérés. La NOAEL pour l'étude des rats de 26 semaines a été considérée comme étant de 12 mg/kg/jour (exposition au plasma de 8 x à 80 mg/jour).
Chez les chiens, des changements moins importants dans la chimie sérique, l'hématologie et les paramètres d'analyse urinaire ont été observés à 45 mg/kg/jour (exposition plasmatique 55 à 80 mg/jour). La NOAEL pour l'étude des chiens de 52 semaines a été considérée comme étant de 5 mg/kg/jour (exposition au plasma de 0,5 x à 80 mg/jour).
Genotoxicity
À des concentrations élevées de Febuxostat, une réponse mutagène positive a été observée dans le test d'aberration chromosomique in vitro à l'aide de cellules de fibroblastes pulmonaires de hamster chinois, avec et sans activation métabolique.
Cependant, la Febuxostat n'est pas considérée comme génotoxique (mutagène ou clastogène), car une réponse négative a été observée dans l'essai de mutation inverse de la bactérie d'Ames in vitro (S. Typhimurium et E. coli), le lymphome de souris L5178Y in vitro thymidine kinase (TK +/-) Forward test de mutation, l'essai in vitro d'aberration chromosomique utilisant des lymphocytes de sang périphérique humain, l'essai de synthèse de l'ADN des hépatocytes de rat non programmé, l'essai in vivo de micronoyau de souris, et l'essai d'aberration chromosomique in vivo utilisant des cellules de moelle osseuse de rat.
Cancérogénicité
Des études de cancérogénicité de deux ans ont été menées chez des souris B6C3F1 dosées à 3, 7,5 et 18,75 mg/kg/jour et des rats F344 dosés à 3, 6, 12 et 24 mg/kg/jour. Chez les souris femelles, le papillomavirus et le carcinome de cellules transitoires de la vessie urinaire ont été observés à 18,75 mg/kg/jour (10 x exposition au plasma humain à 80 mg/jour). Chez les souris mâles, un effet tumorigène n'a pas été observé jusqu'à des doses de 18,75 mg/kg/jour (4 x exposition au plasma humain à 80 mg/jour Febuxostat).
Chez les rats mâles, le papillome de cellules transitoires et le carcinome de la vessie urinaire ont été observés à 24 mg/kg/jour (exposition au plasma humain 25 à 80 mg/jour Febuxostat). Chez les rats femelles, un effet tumorigène n'a pas été observé jusqu'à des doses de 24 mg/kg/jour (20 x exposition au plasma humain basée sur l’AUC à 80 mg/jour Febuxostat).
Chez les souris femelles et les rats mâles, les tumeurs urinaires ont été considérées comme secondaires à la formation de calcul dans le rein et la vessie et, par conséquent, par l'irritation mécanique des tissus épithélials.
Fécondité, reproduction et développement embryonnaire précoce (segment I) Les rats mâles et femelles ont été dosés par voie orale avec Febuxostat à 3, 12 et 48 mg/kg/jour. La toxicité paternelle et maternelle a été observée à 12 mg/kg/jour et consistait en des altérations rénales et urinaires compatibles avec la présence de xanthine calculs. Il n'y a pas eu d'effets Febuxostat sur l'indice d'accouplement, l'indice de fertilité ou les paramètres de reproduction à des doses allant jusqu'à 48 mg/kg/jour (exposition au plasma humain 31 à 80 mg/jour).
Embryon-foetal (segment II) et développement pré/postnatal (segment III) Des rats femelles enceintes et des lapins ont été administrés par voie orale Febuxostat à 3, 12 et 48 mg/kg/jour pendant toute la période de organogenèse. Il n'y avait aucun effet de développement lié au traitement et le Febuxostat n'était pas considéré comme tératogène chez les rats ou les lapins jusqu'à des doses de 48 mg/kg/jour (31 et 40 x exposition au plasma humain à 80 mg/jour, respectivement).
Le développement pré-et postnatal a été évalué chez des rates gravides ayant reçu une dose de Febuxostat à 3, 12 et 48 mg/kg/jour dans tout le organogenèse et Pendant la lactation. La toxicité maternelle a été observée à 12 et 48 mg/kg/jour. On a noté un nombre réduit de progénitures vivantes au cours des jours suivants: 4 (indice de viabilité) et 21 (indice de sevrage) à 48 mg/kg (92% et 77%, respectivement, contre 97% et 95% dans les témoins). Les nouveau-nés morts ont montré une incidence élevée des résultats de la vessie et des reins en accord avec la présence de cristaux xanthine. La diminution du poids corporel observée à 48 mg/kg/jour chez les nouveau-nés mâles et femelles de la naissance jusqu'au sevrage a été associée à des retards de développement avant le sevrage.
Placenta et le lait de transfert
Une étude pharmacocinétique menée chez des rates femelles enceintes a indiqué que les métabolites Febuxostat et Febuxostat ne transfèrent pas facilement au fœtus par le placenta (taux de transfert déterminé à moins de 0,0085% de la dose administrée). Febuxostat facilement distribués dans le lait avec des concentrations semblables ou supérieures à celles observées systématiquement. Le transfert de Febuxostat à des rats néonatals par le lait a été observé dans des études toxicologiques de développement.
RÉFÉRENCES:
- 1. Becker MA, Schumacher HR, MacDonald PA, Lloyd E, Lademacher C. L'efficacité clinique et la sécurité du succès à long terme urate abaissement avec Febuxostat ou Allopurinol dans les sujets avec la goutte. J Rheumatol. Première version 2009 mars 15.
- 2.
Becker MA, Schumacher HR Jr, Wortmann RL, MacDonald PA, Eustace D, Palo WA,
Streit J, Joseph-Ridge N. Febuxostat a comparé avec Allopurinol chez les patients atteints de hyperuricémie et de goutte. N Engl J Med. 2005 Dec;353(23):2450-2461.
- 3.
Becker MA, Schumacher HR Jr, Wortmann RL, MacDonald PA, Palo WA, Eustace D,
Vernillet L, Joseph-Ridge N. Febuxostat, un nouvel inhibiteur sélectif nonpurine de la xanthine oxydase: un essai clinique de vingt-huit jours, multicentrique, de phase II, randomisé, à double insu, contrôlé par placebo, qui examine la sécurité et l'efficacité chez les patients souffrant de la goutte. Arthritis Rheum. 2005 Mar;52(3):916-923.
- 4. Borstad GC, Bryant LR, Abel MP, Scroggie DA, Harris MD, Alloway JA. Colchicine pour la prophylaxie des éruptions aiguës lors de l'initiation de Allopurinol pour l'arthrite goutteuse chronique. J Rheumatol. 2004;31:2429-2432.
- 5. Schumacher HR Jr, Becker MA, Lloyd E, MacDonald PA, Lademacher C. Febuxostat dans le traitement de la goutte: résultats de 5 ans de l'étude sur l'efficacité et la sécurité du focus. Rheumatology. 2009 Fev;48(2):188-194.
- 6.
Schumacher HR Jr, Becker MA, Wortmann RL, MacDonald PA, Hunt B, Streit J,
Lademacher C, Joseph-Ridge N. Effets de Febuxostat versus allopurinol et placebo dans la réduction des urate sériques chez les sujets atteints de hyperuricémie et de goutte: un essai de 28 semaines, phase III, randomisé, à double insu, en groupe parallèle. Arthritis Care Res. 2008 Nov;59(11):1540-1548.
- 7. White WB, Faich G, Borer JS, Makuch RW. 2003. Thrombose cardiovasculaire dans les essais d'arthrite du célécoxib inhibiteur de l'cyclooxygénase-2. Am J Cardiol 2003; 92(4):411-8
- 8.
White WB, Saag KG, Becker MA, Borer JS, Gorelick PB, Whelton Aw, Hunt B,
Castillo M, Gunawardhana L. Innocuité cardiovasculaire du fébuxostat ou de l'allopurinol chez les patients atteints de goutte. N Engl J Med. 2018 Mar; 378(12):1200-1210.
- 9. Zhang W, Doherty M, Bardin T, et al. EULAR recommandations fondées sur des preuves pour la goutte. Partie II: gestion. Rapport d'un groupe de travail du Comité permanent du CLUF pour les études cliniques internationales, y compris les thérapeutiques (ESCISIT). Ann Rheum Dis. 2006;65(10):1312-1324.
- 10.
Monographie de produit Pr ULORIC®, Date de révision Septembre 30, 2019; Takeda
Canada Inc., Numéro de contrôle 228535.