


Monographie de produit - Midamor
Modifications importantes apportées récemment à la monographie
7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées 2025-06
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 4
- 1.
Indications ............................................................................................................................. 4
1.1 Enfants ................................................................................................................................. 4
1.2 Personnes âgées .................................................................................................................. 4
- 2. Contre-indications ................................................................................................................. 4
3 Encadré sur les mises en garde et précautions importantes ..................................................... 5
4 Posologie et administration .................................................................................................... 5
4.1 Considérations posologiques .............................................................................................. 5
4.2 Dose recommandée et modification posologique .............................................................. 5
4.5 Dose oubliée ....................................................................................................................... 6
5 Surdose ................................................................................................................................. 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................................... 7
7 Mises en garde et précautions ................................................................................................ 7
Conduite de véhicules et utilisation de machines ............................................................................ 7
Endocrinien/métabolisme ................................................................................................................ 7
Hépatique/biliaire/pancréatique ..................................................................................................... 8
Surveillance et examens de laboratoire ........................................................................................... 8
Rénale ............................................................................................................................................. 8
Santé reproductive ........................................................................................................................... 9
7.1 Populations particulières .................................................................................................... 9
7.1.1 Femmes enceintes ............................................................................................................... 9
7.1.2 Allaitement .......................................................................................................................... 9
7.1.3 Enfants ................................................................................................................................. 9
7.1.4 Personnes âgées .................................................................................................................. 9
8 Effets indésirables ................................................................................................................ 10
8.1 Aperçu des effets indésirables .......................................................................................... 10
8.2 Effets indésirables observées au cours des études cliniques ........................................... 10
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ........................ 11
8.5 Effets indésirables observées après la mise en marché ................................................... 12
9 Interactions médicamenteuses ............................................................................................. 12
9.1 Interactions médicamenteuses graves .............................................................................. 12
9.3 Interactions médicament-comportement ........................................................................ 12
9.4 Interactions médicament-médicament ............................................................................ 12
9.5 Interactions médicament-aliment .................................................................................... 13
9.6 Interactions médicament-plante médicinale .................................................................... 13
9.7 Interactions médicament-tests de laboratoire ................................................................. 13
10 Pharmacologie clinique ........................................................................................................ 13
10.1 Mode d’action ................................................................................................................... 13
10.2 Pharmacodynamie ............................................................................................................ 14
10.3 Pharmacocinétique ........................................................................................................... 14
11 Conservation, stabilité et mise au rebut ............................................................................... 15
Partie 2 : Renseignements scientifiques ............................................................................................ 16
13 Renseignements pharmaceutiques ....................................................................................... 16
14 Études cliniques ................................................................................................................... 16
14.2 Études de biodisponibilité comparatives .......................................................................... 16
15 Microbiologie ....................................................................................................................... 17
16 Toxicologie non clinique ....................................................................................................... 17
Renseignements destinés aux patient·e·s ................................................. Error! Bookmark not defined.
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
MIDAMOR (comprimés de chlorhydrate d’amiloride) est indiqué :
- seul ou en association avec des diurétiques thiazidiques ou d’autres agents diurétiques kaliurétiques dans le traitement des patients atteints de cirrhose hépatique accompagnée d’ascite et d’œdème.
- En complément des diurétiques thiazidiques ou d’autres agents diurétiques kaliurétiques pour le traitement de l’œdème d’origine cardiaque ou de l’hypertension chez les patients atteints d’hypokaliémie ou chez qui le maintien de taux sériques normaux de potassium est considéré comme cliniquement important, par exemple les patients digitalisés, les patients chez qui un apport alimentaire adéquat en potassium n’est pas possible ou les patients atteints d’arythmies cardiaques.
Utilisation chez les patients présentant une cirrhose hépatique accompagnée d’ascite et d’œdème
Lorsqu’il est utilisé seul, MIDAMOR peut entraîner une diurèse satisfaisante, associée à une perte moins importante de potassium et une réduction du risque d’alcalose métabolique. Dans les cas réfractaires, MIDAMOR peut être administréen concomitance avec des diurétiques kaliurétiques pour favoriser l’obtention d’une diurèse satisfaisante, tout en maintenant un équilibre électrolytique plus adéquat dans le sang.
Comme c’est le cas de tout traitement des ascites associées à la cirrhose hépatique, les principaux objectifs sont la perte de poids progressive et l’évitement du déséquilibre électrolytique. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique.
1.1. Enfants
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada. Voir 7.1.3 Enfants.
1.2. Personnes âgées
Gériatrie (≥ 65 ans) : Les données probantes d’études cliniques et l’expérience acquise semblent indiquer que l’utilisation du médicament chez les personnes âgées est associée à des différences en matière d’innocuité ou d’efficacité. Voir l’encadré 3 Encadré sur les mises en garde et précautions importantes, Hyperkaliémie , 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hyperkaliémie et 9.4 Interactions médicamenteuses, Anti-inflammatoires non stéroïdiens (AINS).
2. Contre-indications
L’utilisation de MIDAMOR est contre-indiquée en présence de l’une des affections suivantes :
- Hypersensibilité : Patients qui présentent une hypersensibilité connue à l’amiloride ou à d’autres dérivés, ou à tout ingrédient de la formulation, y compris tout ingrédient non médical, ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement .
Hyperkaliémie : MIDAMOR ne doit pas être utilisé en présence de taux élevés de potassium sérique.
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Hyperkaliémie.
- Traitement antikaliurétique ou sels de potassium : Les autres agents antikaliurétiques et les suppléments de potassium sont contre-indiqués chez les patients qui reçoivent du chlorhydrate d’amiloride (un tel traitement d’association est souvent lié à une augmentation rapide des taux plasmatiques de potassium).
- Insuffisance rénale : L’utilisation de MIDAMOR est contre-indiquée en présence d’anurie, d’insuffisance rénale aiguë, de maladie rénale grave ou évolutive et de néphropathie diabétique. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénale.
3 Encadré sur les mises en garde et précautions importantes
Hyperkaliémie :
Une hyperkaliémie, c’est-à-dire des taux sériques de potassium supérieurs à 5,5 mEq par litre, a été observée chez certains patients qui ont reçu des comprimés de chlorhydrate d’amiloride seul ou avec des diurétiques. Cela a été noté particulièrement chez les patients âgés, les patients diabétiques et les patients hospitalisés présentant une cirrhose ou un œdème d’origine cardiaque, qui étaient déjà atteints d’une insuffisance rénale, qui étaient gravement malades ou qui recevaient un traitement diurétique vigoureux. Étant donné que des décès sont survenus chez ces patients, ceux-ci doivent être surveillés attentivement pour déceler tout signe d’hyperkaliémie et d’acidose sur le plan clinique, dans les analyses de laboratoire et à l’électrocardiographie (ECG). Il est important de surveiller le taux sérique de potassium, car l’hyperkaliémie n’est pas toujours associée à des anomalies à l’ECG.
Les signes ou les symptômes d’hyperkaliémie comprennent la paresthésie, la faiblesse musculaire, la fatigue, la paralysie flasque des extrémités, la bradycardie, le choc et les anomalies à l’ECG (voir 7 Mises en garde et précautions, Hyperkaliémie).
4 Posologie et administration
4.1 Considérations posologiques
- L’incidence de l’hyperkaliémie est liée à la dose et cela doit être pris en compte en particulier lorsque des doses quotidiennes supérieures à 10 mg sont utilisées.
- Les patients doivent être surveillés attentivement pour déceler tout signe d’hyperkaliémie et d’acidose sur le plan clinique, dans les analyses de laboratoire et à l’électrocardiographie (ECG). Il est important de surveiller le taux sérique de potassium, car l’hyperkaliémie n’est pas toujours associée à des anomalies à l’ECG.
4.2. Dose recommandée et modification posologique
Cirrhose hépatique accompagnée d’ascite et d’œdème
Le traitement doit être débuté avec une petite dose de MIDAMOR, soit un comprimé de 5 mg par jour, plus une faible dose d’un agent diurétique (autre qu’un antikaliurétique). Le cas échéant, la dose de ces deux médicaments peut être augmentée graduellement jusqu’à l’obtention une diurèse efficace. La posologie de MIDAMOR ne doit pas dépasser quatre comprimés (20 mg) par jour. Comme les doses d’entretien peuvent être plus faibles que les doses requises pour déclencher la diurèse, il faut tenter de réduire la dose
quotidienne une fois que le poids du patient s’est stabilisé. Une perte de poids graduelle est particulièrement souhaitable chez les patients atteints de cirrhose, afin de réduire le risque d’effets indésirables liés aux diurétiques.
Lorsque MIDAMOR est utilisé seul, la posologie quotidienne initiale doit être de deux comprimés à 5 mg (en une dose unique ou en un comprimé deux fois par jour). La posologie peut être augmentée en fonction des besoins. La posologie quotidienne totale ne doit pas dépasser quatre comprimés (20 mg). Une fois la diurèse obtenue, la dose peut être réduite par paliers d’un comprimé jusqu’à la dose la plus faible nécessaire.
Œdème d’origine cardiaque
MIDAMOR, à raison de un ou deux comprimés à 5 mg par jour, peut être administré avec la dose habituelle d’un agent diurétique (autre qu’un antikaliurétique). La plupart du temps, cette dose est suffisante. Si les taux de potassium restent faibles, la dose de MIDAMOR pourra être augmentée graduellement. La posologie de MIDAMOR ne doit pas dépasser quatre comprimés (20 mg) par jour.
La posologie optimale est déterminée en fonction du taux sérique de potassium. Une réduction de la posologie doit être tentée pour le traitement d'entretien. Le traitement d’entretien peut être intermittent.
Hypertension
MIDAMOR, à raison d’un ou de deux comprimés à 5 mg par jour, est administré avec la dose antihypertensive habituelle d’un agent diurétique (autre qu’un antikaliurétique). La posologie peut être ajustée au besoin. Une dose quotidienne de plus de deux comprimés à 5 mg de MIDAMOR n’est généralement pas nécessaire; quelle que soit la situation, la posologie maximale est de quatre comprimés (20 mg) par jour.
Enfants
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
4.5. Dose oubliée
Si le patient oublie une dose, il doit sauter la dose oubliée et prendre la dose suivante selon le schéma posologique établi.
5 Surdose
Aucune donnée n’est disponible sur le surdosage chez les humains.
On ignore si le médicament peut être éliminé par dialyse.
En cas d’hyperkaliémie, des mesures doivent être prises activement pour réduire les taux sériques de potassium. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Hyperkaliémie.
Les signes et symptômes de surdose les plus susceptibles de se manifester en cas de surdosage sont la déshydratation et le déséquilibre électrolytique. Ils peuvent être traités selon les procédures établies. Il faut interrompre le traitement par MIDAMOR et surveiller de près le patient. Il n’existe pas d’antidote spécifique. Il faut induire des vomissements ou effectuer un lavage gastrique. Il ne s’agit que d’un traitement de soutien symptomatique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Comprimés de MIDAMOR à 5 mg : chaque comprimé jaune, en forme de losange, biconvexe, portant la mention « 5 » sur une face et uni sur l’autre, contient 5 mg de chlorhydrate d’amiloride. Offert en bouteilles de 100 comprimés.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Conduite de véhicules et utilisation de machines
L’effet de MIDAMOR sur l’aptitude à conduire des véhicules et à utiliser des machines n’a pas été étudié. Cependant, comme son utilisation a été associée à des étourdissements, une faiblesse, des troubles visuels, des vertiges, une hypotension orthostatique et une somnolence, les patients doivent être avertis de ne pas conduire, utiliser des machines dangereuses ou s'engager dans des activités nécessitant de la vigilance ou une coordination physique s'ils ressentent l'un de ces effets. Voir 8 Effets indésirables.
Endocrinien/métabolisme
Hyperkaliémie :
Le risque d’hyperkaliémie peut être accru lorsque des agents conservateurs du potassium, y compris le chlorhydrate d’amiloride, sont administrés en concomitance avec un inhibiteur de l’enzyme de conversion de l’angiotensine, un antagoniste des récepteurs de l’angiotensine II, la cyclosporine ou le tacrolimus (voir 9.4 Interactions médicament-médicament, Inhibiteur de l’enzyme de conversion de l’angiotensine, cyclosporine ou tacrolimus).
En cas d’anomalie, l’ECG typique d’une hyperkalémie est caractérisé essentiellement par des ondes T hautes et pointues, ou des élévations par rapport aux tracés antérieurs. Il peut également se produire une baisse de l’onde R et une onde S plus profonde, l’élargissement, voire la disparition, de l’onde P, un élargissement progressif du complexe QRS, un allongement de l’intervalle PR et un abaissement du segment ST.
Si une hyperkaliémie survient chez des patients prenant MIDAMOR, le médicament doit être arrêté immédiatement. Si le taux sérique de potassium dépasse 6,5 mEq par litre, il faut prendre des mesures actives pour le diminuer. Ces mesures comprennent l’administration de solution de bicarbonate de sodium par voie intraveineuse ou de glucose par voie orale ou parentérale avec une préparation d’insuline à action rapide. Au besoin, on peut administrer une résine échangeuse de cations comme le sulfonate de polystyrène sodique, par voie orale ou par lavement. Les patients présentant une hyperkaliémie persistante peuvent avoir besoin d’une dialyse.
Diabète : Chez les patients diabétiques, l’hyperkaliémie a souvent été signalée avec l’utilisation du
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Orale | Comprimé à 5 mg | Cellulose microcristalline, croscarmellose sodique, monohydrate de lactose, oxyde de fer jaune et stéarate de magnésium. | ||
chlorhydrate d’amiloride, notamment s’ils sont atteints d’une néphropathie chronique ou d’une azotémie prérénale. Certains décès sont survenus chez ce dernier groupe de patients. Par conséquent, si le traitement par MIDAMOR est jugé essentiel, le médicament doit être utilisé avec prudence chez les patients diabétiques ou ceux chez qui le diabète est soupçonné, et uniquement après avoir d’abord déterminé l’état de la fonction rénale.
Une surveillance étroite des taux sériques de potassium est nécessaire tout au long du traitement.
Un patient dont le diabète était mal maîtrisé et qui a fait une hyperkaliémie grave pendant le traitement par le chlorhydrate d’amiloride est décédé après avoir passé deux épreuves d’hyperglycémie provoquée par voie intraveineuse consécutives. Par conséquent, MIDAMOR doit être arrêté au moins 3 jours avant le test de tolérance au glucose.
Acidose métabolique ou respiratoire : Il faut instaurer un traitement antikaliurétique uniquement avec prudence chez les patients susceptibles de présenter une acidose métabolique ou respiratoire, par exemple les patients atteints d’une maladie cardiopulmonaire ou de diabète. Si MIDAMOR est administré à ces patients, il est nécessaire de surveiller fréquemment l’équilibre acide-base. Les variations de l’équilibre acido-basique modifient le rapport de potassium extracellulaire-intracellulaire, et l’apparition d’une acidose peut être associée à des augmentations rapides des taux sériques de potassium.
Hépatique/biliaire/pancréatique
Effets liés à la diurèse chez les patients atteints de cirrhose : Les patients atteints de cirrhose et d’ascites ne tolèrent pas les variations aiguës de l’équilibre électrolytique et présentent souvent une hypokaliémie préexistante en raison de l’hyperaldostéronisme secondaire associé. Pendant un traitement diurétique par voie orale, ces patients doivent faire l’objet d’une surveillance étroite et la diurèse doit être graduelle.
Une encéphalopathie hépatique, se manifestant par des tremblements, de la confusion et un coma, a été signalée en association avec le traitement par le chlorhydrate d’amiloride.
Chez quelques patients cirrhotiques, la jaunisse préexistante a augmenté, mais la relation avec le médicament est incertaine.
Surveillance et examens de laboratoire
Déséquilibre électrolytique et augmentations des taux d’AUS : Une hyponatrémie et une hypochlorémie peuvent survenir lorsque MIDAMOR est utilisé avec d’autres diurétiques. Des augmentations d’AUS ont été signalées. Ces augmentations s’accompagnent généralement d’une élimination vigoureuse des liquides, en particulier lorsque le traitement diurétique est utilisé chez des patients gravement malades, tels que ceux atteints de cirrhose hépatique avec ascite et alcalose métabolique, ou ceux présentant un œdème résistant. Par conséquent, il est important de surveiller de près les taux sériques d’électrolytes et d’AUS pendant le traitement par MIDAMOR.
Rénale
Insuffisance rénale : Patients présentant une insuffisance rénale autre que celles énumérées à la section 2 CONTRE-INDICATIONS et qui présentent des taux d’AUS supérieurs à 30 mg par 100 mL, des taux de créatinine sérique supérieurs à 1,5 mg par 100 mL ou des valeurs d’urée sanguine supérieures à 60 mg par 100 mL ne doivent pas recevoir le médicament sans surveillance étroite et fréquente des taux sériques d’électrolytes, de créatinine et d’AUS. La rétention du potassium associée à l’utilisation de chlorhydrate d’amiloride est accentuée en présence d’insuffisance rénale et peut entraîner l’apparition rapide d’une hyperkaliémie. Une prolongation de l’excrétion du chlorhydrate d’amiloride a été observée chez les patients atteints d’insuffisance rénale.
Santé reproductive
Fertilité
Des études de reproduction chez le rat n’ont démontré aucun signe d’atteinte à la fertilité (voir 16 Toxicité non-clinique, Toxicologie de la reproduction et du développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
Des études de tératologie portant sur le chlorhydrate d’amiloride administré à des lapins et à des souris n’ont révélé aucun signe d’effet nuisible au fœtus. À environ 5 fois ou plus la dose quotidienne maximale prévue chez l’humain, une certaine toxicité a été observée chez les rats et les lapins adultes et une diminution de la croissance et de la survie des ratons.
Chez le rat, le médicament a traversé la barrière placentaire à l’état de trace.
L’expérience clinique étant limitée, l’utilisation de MIDAMOR n’est pas recommandée pendant la grossesse. Les bienfaits potentiels du médicament doivent être pondérés par rapport aux risques possibles pour le fœtus s’il est administré à une femme en âge de procréer.
7.1.2 Allaitement
On ne sait pas si MIDAMOR est excrété dans le lait maternel. Chez le rat, la sécrétion de chlorhydrate d’amiloride dans le lait a été démontrée. Puisque bon nombre de médicaments sont excrétés dans le lait humain et compte tenu des risques d’effets indésirables graves, il y a lieu de décider d’arrêter soit l’allaitement soit l’administration du médicament, en tenant compte de l’importance de la prise du médicament pour la mère.
7.1.3 Enfants
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données probantes d’études cliniques et l’expérience acquise semblent indiquer que l’utilisation du médicament chez les personnes âgées est associée à des différences en matière d’innocuité ou d’efficacité.
Étant donné que les patients plus âgés risquent davantage de présenter une diminution de la fonction rénale, la dose du médicament devra être déterminée avec prudence, et il serait utile de surveiller la fonction rénale et les taux de potassium. On sait que ce médicament est éliminé par voie rénale, et le risque de réactions toxiques pourrait être plus élevé chez les patients présentant une dysfonction rénale. En général, le choix de la dose chez un patient âgé doit commencer par la dose la plus faible, compte tenu de la fréquence plus élevée d’altération de la fonction hépatique, rénale ou cardiaque, ainsi que de maladies concomitantes ou d’autres traitements médicamenteux.
Le nombre de sujets âgés de 65 ans et plus dans les études cliniques sur le chlorhydrate d’amiloride était trop faible pour déterminer si leur réponse différait de celle de sujets plus jeunes. Les autres expériences
cliniques menées à ce jour n’ont fait ressortir aucune variation des réponses entre les patients âgés et pédiatriques.
Voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Rénale Voir 3 MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, Hyperkaliémie ; 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolique, Hyperkaliémie et 9.4 Interactions médicamenteuses, Anti-inflammatoires non stéroïdiens (AINS).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Bien que rare, l’effet indésirable le plus grave du chlorhydrate d’amiloride est l’hyperkaliémie symptomatique (les symptômes de l’hyperkaliémie peuvent inclure des paresthésies, une faiblesse musculaire, de la fatigue, une paralysie flasque des extrémités, une bradycardie, un choc et des anomalies de l’ECG). Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Hyperkaliémie.
8.2 Effets indésirables observées au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament.
L’incidence suivantedes effets indésirables a été déterminée à partir d’essais cliniques (837 patients traités avec du chlorhydrate d’amiloride).
Tableau 2 - Effets indésirables signalés lors des essais cliniques survenant chez ≥ 1 % des patients
| Classification par système et organe/terme privilégié | Chlorhydrate d’amiloride | ||
| n = 837 | |||
| (%) | |||
| Troubles gastro-intestinaux | |||
| Nausées/anorexie | 6,1 | ||
| Diarrhée | 3,8 | ||
| Vomissements | 3,3 | ||
| Douleurs abdominales | < 3 % | ||
| Douleurs dues aux gaz | < 3 % | ||
| Modifications de l’appétit | < 3 % | ||
| Constipation | < 3 % | ||
| Troubles généraux et réactions au point d’administration | |||
| Faiblesse | < 3 % | ||
| Fatigabilité | < 3 % | ||
| Troubles musculosquelettiques et du tissu conjonctif | |
| Crampes musculaires | < 3 % |
| Troubles du métabolisme et de la nutrition | |
| Hyperkaliémie asymptomatique | 8,0 |
| Troubles du système nerveux | |
| Maux de tête | 7,6 |
| Étourdissements | < 3 % |
| Encéphalopathie | < 3 % |
| Troubles du système reproducteur et du sein | |
| Impuissance | < 3 % |
| Affections respiratoires, thoraciques et médiastinales | |
| Toux | < 3 % |
| Dyspnée | < 3 % |
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Troubles hématologiques et du système lymphatique : Anémie aplasique, neutropénie
Troubles cardiaques : Angine de poitrine, arythmie, palpitations, bloc cardiaque complet (chez un patient présentant un bloc cardiaque partiel)
Troubles oculaires : Troubles de la vue
Troubles gastro-intestinaux : Activation d’un ulcère gastroduodénal préexistant probable, saignement gastro-intestinal, sensation de plénitude abdominale, troubles gastro-intestinaux, soif, brûlures d'estomac, flatulence, dyspepsie, sécheresse de la bouche
Troubles généraux et anomalies au point d’administration : Douleur thoracique
Troubles hépatobiliaires : Jaunisse
Chez les patients atteints de cirrhose, la jaunisse associée au processus pathologique sous-jacent s’est aggravée dans quelques cas, mais le lien avec le médicament est incertain.
Chez les patients atteints d’une maladie hépatique grave préexistante, une encéphalopathie hépatique, se manifestant par des tremblements, une confusion, un coma ainsi qu’une augmentation de la jaunisse, ont été signalés en association avec des diurétiques, dont le chlorhydrate d’amiloride.
Évaluations : Anomalies des tests de la fonction hépatique, augmentation de la pression intraoculaire
Troubles du métabolisme et de la nutrition : Hyperuricémie, hyperkaliémie symptomatique, hyponatrémie
Troubles musculosquelettiques et du tissu conjonctif : Douleurs articulaires, douleurs aux jambes, douleurs au dos, douleurs au cou/aux épaules, douleurs aux extrémités
Troubles du système nerveux : Paresthésie, tremblements, vertiges, confusion mentale, insomnie, somnolence, acouphènes
Troubles psychiatriques : Nervosité, baisse de la libido, dépression
Troubles rénaux et des voies urinaires : Polyurie, dysurie, pollakiurie, spasmes de la vessie
Troubles respiratoires, thoraciques et médiastinaux : Essoufflement, congestion nasale
Troubles de la peau et du tissu sous-cutané : Éruption cutanée, prurit, alopécie
Troubles vasculaires : Hypotension orthostatique
8.5 Effets indésirables observées après la mise en marché
Au cours de la période post-commercialisation avec le chlorhydrate d’amiloride, des cas de gynécomastie et de démangeaisons ont été signalés.
9 Interactions médicamenteuses
9.1. Interactions médicamenteuses graves
Interactions médicamenteuses graves
- Traitement antikaliurétique ou sels de potassium : D’autres agents antikaliurétiques et suppléments de potassium sont contre-indiqués chez les patients recevant du chlorhydrate d’amiloride. Une telle thérapie combinée est généralement associée à des augmentations rapides des taux de potassium plasmatique.
- Anti-inflammatoires non stéroïdiens (AINS) : L’administration concomitante d’AINS et de diurétiques d’épargne potassique, y compris le chlorhydrate d’amiloride, peut entraîner une hyperkaliémie et une insuffisance rénale, en particulier chez les patients âgés.
9.3. Interactions médicament-comportement
Aucune interaction avec le comportement n’a été établie.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 3 — Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source de preuve | Effet | Commentaire clinique | ||
| du ou des produits | |||||
| médicamenteux | |||||
| Lithium | T | Les diurétiques réduisent la clairance rénale du lithium et ajoutent un risque élevé de toxicité du lithium. | Le lithium ne doit généralement pas être administré avec des diurétiques. | ||
Inhibiteur de l’enzyme de conversion de l’angiotensine, cyclosporine ou tacrolimus | T | Lorsque le chlorhydrate d’amiloride est administré en concomitance avec un inhibiteur de l’enzyme de conversion de l’angiotensine, la | Si l’utilisation concomitante de ces agents est indiquée en raison d’une hypokaliémie démontrée, il faut les utiliser avec prudence et en procédant | ||
| Dénomination commune | Source de preuve | Effet | Commentaire clinique | ||
| du ou des produits | |||||
| médicamenteux | |||||
| cyclosporine ou le tacrolimus, le risque d’hyperkaliémie peut être augmenté. | à de fréquentes évaluations du taux sérique de potassium. | ||||
| Anti-inflammatoires non stéroïdiens (AINS) | T | Chez certains patients, l’administration d’un anti-inflammatoire non stéroïdien peut atténuer les effets diurétiques, natriurétiques et antihypertensifs des diurétiques de l’anse, d’épargne potassique et thiazidiques. L’administration concomitante d’anti-inflammatoires non stéroïdiens (AINS) et de diurétiques d’épargne potassique, y compris le chlorhydrate d’amiloride, peut entraîner une hyperkaliémie et une insuffisance rénale, en particulier chez les patients âgés. | Lorsque le chlorhydrate d’amiloride est utilisé en concomitance avec des AINS, le patient doit être surveillé de près pour déterminer si l’effet souhaité du diurétique est obtenu. La fonction rénale et les taux de potassium sérique doivent être surveillés attentivement. | ||
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le chlorhydrate d’amiloride est un antikaliurétique possédant une légère activité natriurétique diurétique et antihypertensive. Cette activité peut s’ajouter aux effets des thiazides ou d’autres agents salidiurétiques. L’utilisation principale du chlorhydrate d’amiloride est de conserver le potassium chez certains patients recevant des diurétiques kaliurétiques. Le chlorhydrate d’amiloride interfère avec le mécanisme impliqué
dans l’échange de sodium et du potassium dans le tubule contourné distal et le canal collecteur du néphron. Une augmentation du sodium et une diminution de l’excrétion d’ions potassium et hydrogène sont induites en présence ou en l’absence d’aldostérone, suggérant ainsi une action tubulaire directe du médicament. L’excrétion du chlorure peut rester inchangée ou augmenter lentement pendant la poursuite du traitement.
La structure chimique du chlorhydrate d’amiloride n’est pas apparentée à celle d’autres antikaliurétiques ou diurétiques connus. Il s’agit d’un sel d’une base modérément forte (pKa = 8,7). Il a été démontré que l’administration avec l’hydrochlorothiazide entraîne une excrétion de magnésium moindre que les diurétiques thiazidiques ou de l’anse utilisés seuls. On n’a pas élucidé de base enzymatique pour l’action rénale du chlorhydrate d’amiloride. Il ne s’agit pas d’un inhibiteur de l’anhydrase carbonique.
10.2 Pharmacodynamie
Chez le rat et le chien, le chlorhydrate d’amiloride administré par voie orale à raison de 0,1 mg/kg ou moins augmente l’excrétion du sodium et, dans une moindre mesure, du chlorure, mais n’augmente pas l’excrétion du potassium.
Après administration orale aux chiens, le chlorhydrate d’amiloride augmente le taux d’excrétion de sodium moins que les agents plus puissants, mais l’effet modéré sur l’excrétion de sodium a une durée prolongée. La natriurèse n’augmente que modérément à mesure que la dose orale passe de 0,25 à 4,0 mg/kg, cette activité persiste au-delà de 6 heures.
Chez le rat, l’excrétion du sodium augmente lorsque le chlorhydrate d’amiloride est administré avec du chlorothiazide, de l’hydrochlorothiazide ou de l’acétazolamide. Le chlorhydrate d’amiloride exerce un effet antagoniste à l’effet kaliurétique de l’autre diurétique.
10.3 Pharmacocinétique
Absorption
Environ 50 % d’une dose administrée par voie orale est absorbée. Habituellement, le chlorhydrate d’amiloride commence à agir dans les 2 heures suivant la prise d’une dose orale. Son effet sur l’excrétion d’électrolytes atteint un pic entre 6 et 10 heures et dure environ 24 heures.
Distribution
Les taux plasmatiques maximaux sont atteints entre 3 et 4 heures; sa demi-vie plasmatique varie entre 6 et 9 heures.
Métabolisme
Le chlorhydrate d’amiloride n’est pas métabolisé par le foie.
Élimination
Environ 50 % d’une dose de 20 mg de chlorhydrate d’amiloride sont excrétés sous forme inchangée dans l’urine, et 40 % sont excrétés dans les selles dans les 72 heures. Dans les études cliniques, il a été constaté que le chlorhydrate d’amiloride avait peu d’effet sur le taux de filtration glomérulaire ou le débit sanguin rénal.
Populations et états pathologiques particuliers
- Enfants et adolescents : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
- Personnes âgées : Les données probantes d’études cliniques et l’expérience acquise semblent indiquer que l’utilisation du médicament chez les personnes âgées est associée à des différences en matière d’innocuité ou d’efficacité. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Hyperkaliémie, 7.1.4 Personnes âgées , et 9.4 Interactions médicament-médicament, Anti-inflammatoires non stéroïdiens (AINS).
Grossesse et allaitement : Le chlorhydrate d’amiloride n’est pas recommandé pendant la grossesse.
Voir 7.1.1 Femmes enceintes.
On ne sait pas si le chlorhydrate d’amiloride est excrété dans le lait maternel. Il convient de prendre des précautions, car de nombreux médicaments peuvent être excrétés dans le lait maternel. Voir 7.1.2 Allaitement .
Insuffisance hépatique : Voir 7 MISES EN GARDE ET PRÉCAUTIONS,
Hépatique/biliaire/pancréatique.
- Insuffisance rénale : Étant donné que MIDAMOR est principalement excrété par les reins, il est contre-indiqué chez les patients atteints d’anurie, d’insuffisance rénale aiguë, de maladie rénale grave ou évolutive et de néphropathie diabétique (voir 2 CONTRE-INDICATIONS ).
11 Conservation, stabilité et mise au rebut
Conserver à température ambiante, entre 15 °C et 30 °C. Garder hors de la portée et de la vue des enfants. 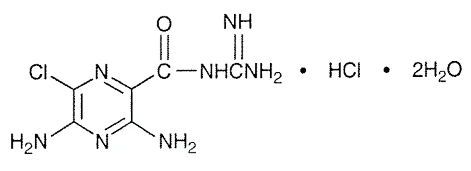
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : Chlorhydrate d’amiloride
Noms chimiques : 1) Pyrazinecarboxamide, 3,5-diamino-N-(amino-iminométhyl)-6-chloro-, monochlorhydrate dihydraté;
- 2) N-Amidino-3,5-diamino-6-chloropyrazinecarboxamide monohydrochloride dihydrate
Formule moléculaire et masse moléculaire : C6H8CIN7O.HCI.2H2O et 302.12 g/mol
Formule développée :
Propriétés physicochimiques : Un composé cristallin jaune à jaune verdâtre, inodore ou pratiquement inodore, soluble dans l’eau. La structure chimique du chlorhydrate d’amiloride n’est pas apparentée à celle d’autres antikaliurétiques ou diurétiques connus. Il s’agit d’un sel d’une base modérément forte (pKa = 8,7).
14 Études cliniques
14.2 Études de biodisponibilité comparatives
Une étude de biodisponibilité comparative a été réalisée chez des volontaires humains en bonne santé. Le taux et le degré d’absorption du chlorhydrate d’amiloride ont été mesurés et comparés après administration orale de comprimés MIDAMOR (formulation supplémentaire B) (1 x 5 mg) ou de comprimés MIDAMOR (formulation originale A) (1 x 5 mg). Les résultats obtenus à partir des données d’observation sont résumés ci-dessous :
Tableau 4 – Sommaire des données comparatives sur la biodisponibilité
| Tableau récapitulatif – études de biodisponibilité comparatives | |||||||||
| (Dose : 1 × 5 mg) | |||||||||
| À partir des données mesurées | |||||||||
| Paramètre | Moyenne géométrique | Rapport de moyennes géométriques (%)** | |||||||
| Moyenne arithmétique (% de CV) | |||||||||
| MIDAMOR (B) | MIDAMOR (A) † | ||||||||
ASCT (ng·h/mL) | 85,8 88,2 (23) | 86,9 89,3 (21) | 98,7 | ||||||
ASC0-72 (ng·h/mL) | 91,6 92,9 (17) | 91,7 93,1 (17) | 99,8 | ||||||
ASCI (ng·h/mL) | 92,9 95,7 (23) | 92,6 95,3 (22) | 100,3 | ||||||
Cmax (ng/mL) | 5,45 5,57 (20) | 5,46 5,56 (19) | 99,9 | ||||||
| Tmax (h)* | 3,92 (25) | 3,86 (27) | - | ||||||
| t1/2 (h)* | 20,4 (47) | 17,4 (25) | - | ||||||
* Moyennes arithmétiques (% de CV). ** Basé sur l’estimation des moindres carrés. † Midamor, commercialisé par Merck Frosst, acheté au Canada. | |||||||||
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Les rats ont reçu du chlorhydrate d’amiloride par voie orale à raison de 0, 2,5, 5,0 et 10-15 mg/kg jusqu’à 80 semaines. L’inhibition du gain pondéral a été constatée chez les rats mâles. Les modifications liées au traitement comprenaient des altérations du sodium et du potassium urinaires et sériques, une dilatation des tubes rénaux et une hyperplasie dépendante de la dose de la zone glomérulée surrénalienne. Une hypotonie musculaire, une perte du réflexe de redressement et un coma sont survenus chez des rats moribonds (groupe à dose élevée). Des symptômes de déséquilibre électrolytique, notamment un paraphimosis, sont apparus à des doses de 10 mg/kg/jour au cours d’une étude d’un an. Une dose sans effet indésirable observé (NOAEL) de 5 mg/kg équivaut approximativement à une dose deux fois supérieure à la dose maximale recommandée chez l’humain de 20 mg/jour, compte tenu d’un poids corporel humain de 50 kg.
Les chiens qui ont reçu des dosesde 0, 2, 4 et 8 mg/kg/jour (base) par voie orale, pendant un an, ont affiché
des modifications du poids corporel, de la consommation d’eau et des électrolytes sériques. La fréquence des résultats positifs de la recherche de sang occulte dans les selles était légèrement à plus élevée chez les animaux traités, mais aucun signe d’ulcération gastro-intestinale n’a été observé. Les doses produisant des changements électrolytiques marqués n’ont eu aucun effet sur la glycémie ou la tolérance au glucose. On a constaté une hyperplasie, dépendante de la dose, de la zone glomérulée de la surrénale chez tous les chiens traités. En raison des effets observés à chaque dose, aucune marge de sécurité n’a été établie.
Chez les singes traités avec des doses orales de 0, 2, 4 et 8 (augmentées à 15,8) mg/kg/jour pendant un an, un comportement excitable et irritable est apparu à la dose la plus élevée. Une augmentation du potassium sérique et une diminution du sodium sérique se sont produites à des doses aussi faibles que 4 mg/kg/jour. Bien que les glandes surrénales de certains animaux ayant reçu des doses élevées et moyennes soient apparues hypertrophiées, aucune hyperplasie de la zone glomérulée n’a été observée. L’excrétion urinaire d’aldostérone a été augmentée chez les animaux recevant une dose élevée. Une dose sans effet nocif observé (NOAEL) de 2 mg/kg équivaut approximativement à une dose 1,6 fois supérieure à la dose maximale recommandée chez l’humain, soit 20 mg/jour.
Cancérogénicité
Le chlorhydrate d’amiloride n’a eu aucun effet cancérigène apparent chez les souris albinos traitées avec des doses orales allant jusqu’à 10 mg/kg/jour pendant 92 semaines ou chez les rats traités avec des doses orales allant jusqu’à 8 mg/kg/jour pendant 104 semaines. Il a été démontré que ces souches de rats et de souris sont sensibles à l’ activité d’un cancérigène connu. Chez la souris, cela représente une marge de sécurité de 2 fois et chez le rat, de 3 fois.
Génotoxicité
Le chlorhydrate d’amiloride n’a eu aucune activité mutagène dans le test de mutagénicité microbienne d’Ames avec ou sans systèmes d’activation du foie chez les rats.
Toxicologie pour la reproduction et le développement
Le chlorhydrate d’amiloride n’a eu aucun effet tératogène lors d’un examen externe, viscéral ou squelettique de la progéniture de lapins albinos de Nouvelle-Zélande traités par voie orale avec 2, 4 ou 8 mg/kg/jour (base) du 6e au 18e jour de gestation ou de souris albinos CF1 traitées par voie orale avec 2,5, 5,0 ou 10,0 mg/kg/jour (base) du 6e au 15e jour de gestation. Chez les lapins, la dose la plus élevée a provoqué une perte de poids maternelle certaine; chez les souris, la dose de 10 mg/kg/jour s’est avérée toxique (6 des 19 animaux sont morts). Ces résultats donnent une marge de sécurité maternelle 3 fois plus élevée et une marge de sécurité développementale 6 fois plus élevée chez les lapins, et une dose sûre approximativement équivalente à la dose maximale recommandée chez l'humain chez la souris.
On n’a noté aucun effet sur l’efficacité reproductive ou la fertilité de rats albinos (souche GOBS) ayant reçu 2, 4 ou 8 mg/kg/jour (base) par voie orale. Le taux de croissance et la consommation alimentaire ont diminué à la dose la plus élevée. Les doses de 4 et 8 mg/kg/jour ont été administrées sans produire d’effet vers la fin de la gestation et pendant la croissance. La dose élevée a eu un effet nuisible sur la survie et la croissance de la portée. Une dose sans effet nocif observé (NOAEL) de 4 mg/kg équivaut approximativement à une dose 1,6 fois supérieure à la dose maximale recommandée chez l’humain, soit 20 mg/jour.
Toxicologie particulière
Études spéciales relatives à la zone glomérulée surrénalienne, à l’hyperplasie et au diabète
Le chlorhydrate d’amiloride a produit une hyperplasie dose-dépendante de la zone glomérulée du cortex surrénalien chez les rats et les chiens et, dans une moindre mesure, chez les singes. Chez le rat, le caractère réversible de l’hyperplasie a été démontré une fois que le médicament a été administré pendant 58 semaines
et que les animaux ont été mis en observation pendant 22 semaines supplémentaires. Il a été démontré que l’hyperplasie disparaissait 19 à 30 jours après l’arrêt du traitement, et les surrénales devenaient normales dans les 30 à 58 jours suivants. L’hyperplasie peut être réduite si on substitue du soluté physiologique à l’eau potable. Lors d’une étude sur la tératogénicité menée chez la souris, l’hyperplasie de la zone glomérulée surrénale s’est produite chez les mères, mais non chez les souriceaux. On pense que l’hyperplasie est causée par la modification des électrolytes sériques ou l’inhibition de l’activité de l’aldostérone.
On n’a pas observé d’effet sur le métabolisme des glucides lorsque la toxicité du chlorhydrate d’amiloride a été étudiée chez des rats diabétiques obèses Zucker et chez des rats normaux et minces. Le chlorhydrate d’amiloride n’a pas eu d’effet indésirable sur la tolérance au glucose lors d’expériences sur l’administration aiguë à des rats ou d’une étude de toxicité chronique menée chez des chiens.
Toxicité juvénile
L’effet du chlorhydrate d’amiloride sur l’absorption d’I131 a été mesuré chez des rats femelles immatures. Une dose d’environ 5 ou 10 mg/kg/jour administrée par voie sous-cutanée toutes les 8 heures pendant 21 jours n’a pas modifié l’absorption d’I131.