


Monographie de produit - Mint-Entecavir
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation / concentration / composition | Ingrédients non médicinaux |
| Orale | Comprimés à 0,5 mg | Crospovidone, hypromellose, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, polyéthylèneglycol, povidone et dioxyde de titane. |
INDICATIONS ET USAGE CLINIQUE
MINT-ENTECAVIR (entécavir) est indiqué dans le traitement de l’infection chronique par le virus de l’hépatite B (VHB) chez l’adulte en présence de réplication virale active et de hausses persistantes des aminotransférases sériques (ALAT ou ASAT) ou de maladie évolutive démontrée à l’histologie.
Cette indication est fondée sur les données d’efficacité et d’innocuité chez des sujets adultes n’ayant jamais reçu de nucléosides et chez des patients adultes réfractaires à la lamivudine, positifs ou négatifs pour l’AgHBe et présentant une infection chronique par le VHB et une hépatopathie compensée, ainsi que sur des données plus limitées provenant de patients adultes infectés à la fois par le VIH et le VHB et qui avaient déjà reçu un traitement par la lamivudine.
CONTRE-INDICATIONS
MINT-ENTECAVIR est contre-indiqué chez les patients ayant déjà manifesté une hypersensibilité à l’entécavir ou à l’un des composants du produit. (Pour une liste complète, voir la section Présentation, composition et conditionnement.)
MISES EN GARDE ET PRÉCAUTIONS
De graves exacerbations aiguës de l’hépatite B ont été signalées chez des patients qui avaient cessé de suivre un traitement contre l’hépatite B, y compris par l’entécavir. La fonction hépatique doit faire l’objet d’une étroite surveillance par un suivi en clinique et en laboratoire pendant au moins plusieurs mois chez les patients qui cessent de suivre un traitement contre l’hépatite B. Au besoin, il peut être justifié de reprendre le traitement contre l’hépatite B (voir RÉACTIONS INDÉSIRABLES : Exacerbations de l’hépatite après l’arrêt du traitement).
On a signalé une acidose lactique et une hépatomégalie accompagnée de stéatose, dans certains cas menant à une issue fatale, lorsqu’on a administré des analogues nucléosidiques, y compris l’entécavir, seuls ou en association avec des antirétroviraux. Les patients atteints d'une hépatopathie décompensée pourraient présenter un risque plus élevé d'acidose lactique.
L’expérience clinique limitée laisse supposer qu’il y a un risque de résistance aux inhibiteurs nucléosidiques de la transcriptase inverse du VIH (virus de l’immunodéficience humaine) si l’entécavir est utilisé dans le traitement d’une infection chronique due au virus de l’hépatite B chez des patients déjà atteints d’une infection due au VIH non traitée. Le traitement par MINT-ENTECAVIR n’est pas recommandé chez les patients co-infectés par le VIH et le VHB ne recevant pas également un traitement antirétroviral hautement actif (HAART). (voir MISES EN GARDE ET PRÉCAUTIONS : Patients co-infectés par le VIH et le VHB).
Généralités
Les comprimés MINT-ENTECAVIR contiennent du lactose et sont déconseillés aux patients présentant les troubles héréditaires rares suivants : intolérance au galactose, déficit en lactase de Lapp ou syndrome de malabsorption du glucose et du galactose.
Carcinogenèse, mutagenèse et altération de la fertilité
On a noté des résultats positifs après des études de deux ans sur le pouvoir cancérigène de l’entécavir chez la souris et le rat. Chez les souris mâles, une hausse de l’incidence de l’adénome pulmonaire a été observée chez des animaux exposés à un taux ≥ 3 fois supérieur à celui des humains recevant la dose de 1 mg, et des carcinomes du poumon ont été observés chez les souris des deux sexes après une exposition à un taux environ 40 fois plus élevé que celui des humains recevant la dose de 1 mg. L’apparition des tumeurs était précédée de la prolifération des pneumocytes dans le poumon, ce qui n’a pas été observé chez les rats, les chiens ou les singes ayant reçu de l’entécavir, indiquant qu’il se produit probablement chez la souris un événement essentiel à l’évolution des tumeurs du poumon, qui est propre à cette espèce. On a observé des augmentations de l’incidence d’autres types de tumeurs attribuables au médicament aux plus fortes expositions à l’entécavir (chez la souris, environ 40 fois, et chez le rat, 35 fois [mâles] et 24 fois [femelles]) le taux d’exposition des humains recevant la dose de 1 mg), notamment des hépatocarcinomes chez les souris mâles, des tumeurs vasculaires bénignes chez les souris femelles, des tumeurs cérébrales de la microglie chez les rats des deux sexes et des adénomes ainsi que des carcinomes hépatocellulaires chez les rats femelles. Des fibromes cutanés ont été observés chez des rats femelles recevant une forte dose (0,4 mg/kg/jour; équivalant à 4 fois l’exposition des humains à la dose de 1 mg) ainsi que la dose maximale (2,6 mg/kg/jour; équivalant à 24 fois l’exposition des humains à la dose de 1 mg). (Voir TOXICOLOGIE, Carcinogenèse, mutagenèse, altération de la fertilité, pour obtenir des renseignements plus détaillés.)
On ne sait pas dans quelle mesure les résultats des études du pouvoir cancérigène effectuées chez les rongeurs ont une valeur prédictive pour les humains. (voir ESSAIS CLINIQUES, Données de l’étude d’observation à long terme).
L’entécavir exerce des effets clastogènes sur les lymphocytes humains mis en culture et sur des cellules de lymphome de souris in vitro. Il n’a pas d’effet mutagène dans le test de réversion de mutation bactérienne d’Ames, dans un essai de mutation génétique de cellules de mammifères et dans un essai de transformation de cellules d’embryon de hamster syrien. L’entécavir a également donné des résultats négatifs au test du micronoyau par voie orale et lors d’une étude sur la réparation de l’ADN par voie orale chez des rats. Dans des études menées pour évaluer les effets toxiques sur la reproduction, dans lesquelles des rats ont reçu jusqu’à 30 mg/kg pendant une période allant jusqu’à 4 semaines, aucune indication d’une altération de la fertilité n’a été observée chez les mâles ou les femelles après une exposition plus de 90 fois supérieure à celle d’un humain recevant 1 mg. Dans les études de toxicité chez les rongeurs et le chien, une dégénérescence des tubes séminifères a été observée après une exposition supérieure ou égale à 35 fois celle de sujets humains recevant 1 mg. Aucun changement n’a été décelé dans les testicules de singes qui avaient reçu de l’entécavir pendant 1 an et dont le taux d’exposition était 167 fois plus élevé que celui de sujets humains recevant 1 mg.
Receveurs d’une greffe hépatique
L’innocuité et l’efficacité de l’entécavir chez les receveurs d’une greffe hépatique sont inconnues. Le risque d’interaction pharmacocinétique entre l’entécavir et la cyclosporine A ou le tacrolimus, deux immunosuppresseurs, n’a pas fait l’objet d’une évaluation en bonne et due forme. Si l’on établit qu’un traitement par MINT-ENTECAVIR est nécessaire pour un receveur de greffe hépatique qui a pris ou qui prend de la cyclosporine ou du tacrolimus, la fonction rénale doit faire l’objet d’une surveillance étroite avant et pendant le traitement par MINT-ENTECAVIR (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE : Populations particulières et états pathologiques et POSOLOGIE ET ADMINISTRATION : Insuffisance rénale).
Insuffisance rénale
MINT-ENTECAVIR est principalement éliminé par voie rénale. Il est recommandé d’adapter la posologie de MINT-ENTECAVIR chez les patients dont la clairance de la créatinine est inférieure à 50 mL/min, y compris les patients sous hémodialyse ou DPCA (dialyse péritonéale continue ambulatoire) (voir POSOLOGIE ET ADMINISTRATION : Insuffisance rénale).
Populations particulières
Patients co-infectés par le VIH et le VHB
L’entécavir n’a pas été évalué chez les patients co-infectés par le VIH et le VHB ne recevant pas en même temps un traitement anti-VIH efficace. L’expérience clinique limitée laisse supposer qu’il y a un risque de résistance aux inhibiteurs nucléosidiques de la transcriptase inverse utilisés dans le traitement du VIH (virus de l’immunodéficience humaine) si l’entécavir est utilisé dans le traitement d’une infection chronique due au virus de l’hépatite B chez des patients atteints d’une infection due au VIH non traitée. Par conséquent, le traitement par MINT-ENTECAVIR n’est pas recommandé chez les patients co-infectés par le VIH et le VHB ne recevant pas également un traitement antirétroviral hautement actif (HAART). On n’a pas évalué l’entécavir dans le traitement des infections dues au VIH; il n’est donc pas recommandé pour cet usage. (Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Populations particulières et états pathologiques, Patients co-infectés par le VIH et le VHB et ÉTUDES CLINIQUES : Populations particulières, Patients co-infectés par le VIH et le VHB).
Avant d’amorcer le traitement par MINT-ENTECAVIR, on devrait demander à tous les patients de se soumettre à un test de détection des anticorps du VIH.
Femmes enceintes
Aucune étude adéquate et bien contrôlée n’a été réalisée chez des femmes enceintes. MINT-ENTECAVIR ne devrait être utilisé pendant la grossesse que si les bienfaits éventuels justifient les risques pour le fœtus.
L’entécavir a eu des effets sur le développement embryonnaire chez le rat aux doses qui ont entraîné une toxicité maternelle; à ces doses, l’exposition à l’entécavir était 180 fois plus élevée que celle des sujets humains recevant la dose de 1 mg. Chez le lapin, une toxicité embryonnaire et fœtale a été observée après une exposition à l’entécavir 883 fois plus élevée que celle de sujets humains recevant 1 mg. On n’a observé aucun effet indésirable sur la croissance, le développement et la capacité de reproduction chez la progéniture des rats auxquels on avait administré de l’entécavir à des doses associées à des expositions plus de 94 fois supérieures à celles de sujets humains recevant la dose de 1 mg (voir TOXICOLOGIE, Toxicité pour la reproduction pour des renseignements plus détaillés).
Registre des grossesses :
Afin de surveiller l’issue pour la mère et le fœtus de l’exposition à l’entécavir, on a créé un registre des grossesses. Avant d’y inscrire les patientes, les médecins doivent obtenir leur consentement. Les médecins peuvent procéder à l’inscription en appelant au 1-800-258-4263.
Travail et accouchement
Aucune étude n’a été réalisée chez des femmes enceintes, et il n’existe aucune donnée sur l’effet de l’entécavir sur la transmission du VHB de la mère au nouveau-né. Par conséquent, il faut utiliser les mesures qui s’imposent afin de prévenir la contamination néonatale par le VHB.
Femmes qui allaitent
L’entécavir est excrété dans le lait chez le rat. On ne sait pas si le médicament est excrété dans le lait humain. Il faut recommander aux mères de ne pas allaiter si elles prennent MINT-ENTECAVIR.
Enfants (< 16 ans)
L’innocuité et l’efficacité de l’entécavir n’ont pas été établies chez les enfants de moins de 16 ans.
Personnes âgées (> 65 ans)
Les études cliniques sur l’entécavir ne comportaient pas un nombre suffisant de sujets de 65 ans et plus pour établir si ces derniers répondaient autrement que les sujets jeunes. L’entécavir est en majeure partie éliminé par les reins et le risque de réaction toxique au médicament pourrait être plus élevé chez les patients atteints d’un dysfonctionnement rénal. Étant donné que les personnes âgées sont plus susceptibles de présenter une diminution de la fonction rénale, il est recommandé d’user de prudence dans le choix de la dose, et il pourrait être utile de surveiller chez ces patients la fonction rénale (voir POSOLOGIE ET ADMINISTRATION : Insuffisance rénale).
Race et ethnie
Les études cliniques sur l’entécavir ne comportaient pas suffisamment de sujets de certaines races ou minorités ethniques (Noirs/Afro-américains, Hispaniques) pour établir si ces derniers répondaient différemment au traitement par le médicament. Il n’y a pas de différence significative sur le plan racial dans les paramètres pharmacocinétiques de l’entécavir.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
L’évaluation des réactions indésirables est fondée sur quatre études clés (AI463014, AI463022, AI463026 et AI463027) dans lesquelles 1 720 patients atteints d’une infection chronique par l’hépatite B ont reçu un traitement à double insu de 0,5 mg/jour d’entécavir (n = 679), ou de 1 mg/jour d’entécavir (n = 183) ou la lamivudine (n = 858) pendant une période allant jusqu’à deux ans (études AI463022 et AI463027, chez des patients n’ayant jamais reçu de nucléosides, et études AI463014 et AI463026, chez des patients réfractaires à la lamivudine). Dans ces études, les dossiers d’innocuité chez les patients sous entécavir et sous lamivudine étaient comparables.
Le dossier d’innocuité des patients co-infectés par le VIH et le VHB et recevant 1 mg d’entécavir (n = 51) dans le cadre de l’étude AI463038 a été semblable à celui noté chez les patients sous placebo (n = 17) pendant les 24 semaines de traitement à l’insu et semblable aussi à celui observé chez les patients qui n’étaient pas infectés par le VIH (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières : Patients co-infectés par le VIH et le VHB).
Chez les patients recevant de l’entécavir, les effets indésirables les plus fréquents (≥3%), sans égard à leur gravité et ayant au moins un lien possible avec le médicament à l’étude, ont été les céphalées, la fatigue, les étourdissements et les nausées. Chez ceux qui recevaient la lamivudine, les effets indésirables les plus fréquents ont été les céphalées, la fatigue et les étourdissements. Dans ces quatre études, 1 % des patients sous entécavir ont cessé de recevoir le traitement en raison d’effets indésirables ou de résultats anormaux aux analyses de laboratoire, comparativement à 4 % des patients recevant la lamivudine.
Réactions indésirables au médicament observées au cours des essais cliniques
Étant donné que les essais cliniques sont effectués dans des conditions très particulières, les taux des réactions indésirables observées ne reflètent pas nécessairement les taux observés dans la pratique et ne devraient pas être comparés aux taux signalés dans les essais cliniques menés sur un autre médicament. Les renseignements sur les réactions indésirables d’un médicament découlant des essais cliniques sont utiles pour déceler les réactions indésirables attribuables au médicament et pour obtenir une approximation de leur fréquence.
Les réactions indésirables cliniques qui se sont produites chez au moins 3 % des patients sous entécavir pendant quatre études au cours desquelles le médicament a été comparé à la lamivudine, ainsi que certaines des réactions indésirables cliniques qui se sont produites chez moins de 3 % des patients sont présentées au Tableau 1.
Tableau 1 : Réactions indésirables cliniques signalées à une fréquence ≥ 3 % plus certaines autres réactions indésirables cliniques signalées dans quatre essais cliniques sur l’entécavir
- au cours d’un traitement de deux ans
| Appareil ou système / Effets indésirables | Patients n’ayant jamais reçu de nucléosides b | Patients réfractaires à la lamivudine c | ||
Entécavir 0,5 mg n = 679 % | Lamivudine 100 mg n = 668 % | Entécavir 1 mg n = 183 % | Lamivudine 100 mg n = 190 % | |
| Gastro-intestinal | ||||
| Nausée | 3 | 2 | 4 | 3 |
| Douleurs abdominales hautes | 3 | 2 | 2 | 5 |
| Dyspepsie | 2 | 2 | 3 | <1 |
| Diarrhée | 1 | <1 | 2 | 1 |
| Vomissements | 1 | <1 | 1 | <1 |
| Effets généraux | ||||
| Fatigue | 5 | 5 | 9 | 6 |
| Système nerveux | ||||
| Céphalées | 8 | 8 | 10 | 7 |
| Étourdissements | 4 | 3 | 5 | 2 |
| Somnolence | 1 | 1 | 2 | 1 |
| Effets psychiatriques | ||||
| Insomnie | 2 | 1 | 1 | <1 |
a Comprend les manifestations ayant un lien possible, probable, certain ou inconnu avec le traitement. b Études AI463022 et AI463027. La durée moyenne du traitement a été de 69 semaines chez les patients recevant l’entécavir et de 63 semaines chez ceux sous lamivudine.
c Comprend l’étude AI463026 et les groupes recevant 1 mg d’entécavir avec la lamivudine dans l’étude
AI463014, une étude multinationale, à répartition aléatoire de phase II, menée à double insu, comparant trois doses d’entécavir (0,1, 0,5 et 1 mg) une fois par jour à la poursuite de l’administration de 100 mg de lamivudine une fois par jour pendant une période allant jusqu’à 52 semaines chez des patients ayant manifesté une virémie récurrente sous lamivudine. La durée moyenne du traitement a été de 73 semaines chez les patients recevant l’entécavir et de 51 semaines chez ceux sous lamivudine.
Exacerbations de l’hépatite après la fin du traitement
Dans le cadre des études de phase III, un sous-groupe de patients a été autorisé à mettre fin au traitement à la 52e semaine ou après si ces sujets obtenaient une réponse au traitement définie dans le protocole. Une exacerbation de l’hépatite, ou une poussée de l’ALAT, a été définie comme un taux d’ALAT supérieur à 10 fois la limite supérieure de la normale (LSN) et supérieur à 2 fois le taux de référence du patient (taux minimum observé au départ ou taux mesuré après la dernière dose). Comme le montre le Tableau 2, une certaine proportion des sujets a subi une poussée de l’ALAT après le traitement. Si l’administration de MINT-ENTECAVIR cessait sans égard à la réponse au traitement, le taux de poussées après le traitement pourrait être plus élevé.
Tableau 2 : Exacerbations de l’hépatite durant le suivi chez les patients ayant participé aux études AI463022, AI463027 et AI463026, et chez qui on a mis fin au traitement a
Patients présentant une hausse des taux d’ALAT > 10 fois la LSN et > 2 fois la valeur de référence | ||
| Entécavir | Lamivudine | |
Nombre total de patients n’ayant jamais reçu de nucléosides avant l’étude Positifs pour l’AgHBe Négatifs pour l’AgHBe | 28/476 (6 %) 4/174 (2 %) 24/302 (8 %) | 43/417 (10 %) 13/147 (9 %) 30/270 (11 %) |
| Patients réfractaires à la lamivudine | 6/52 (12 %) | 0/16 |
a Le taux de référence correspond au taux minimum observé au départ ou au taux mesuré après la dernière dose.
L’intervalle médian avant l’apparition d’une exacerbation après l’arrêt du traitement a été de 23 semaines chez les patients sous entécavir et de 10 semaines chez ceux sous lamivudine.
Résultats hématologiques et biologiques anormaux
La fréquence de certaines anomalies apparues dans les constantes biologiques au cours du traitement dans quatre essais cliniques comparant l’entécavir à la lamivudine est présentée au Tableau 3.
Tableau 3 : Certaines anomalies des constantes biologiques signalées en cours de traitement a lors de quatre essais cliniques sur l’entécavir, au cours d’une période de deux ans
| Test | Patients n’ayant jamais reçu de nucléosidesb | Patients réfractaires à la lamivudinec | ||
Entécavir 0,5 mg (n = 679) | Lamivudine 100 mg (n = 668) | Entécavir 1 mg (n = 183) | Lamivudine 100 mg (n = 190) | |
| ALAT> 10 x LSN et > 2 x valeur initiale | 2 % | 4 % | 2 % | 11 % |
| ALAT > 5,0 x LSN | 11 % | 16 % | 12 % | 24 % |
| ASAT > 5,0 x LSN | 5 % | 8 % | 5 % | 17 % |
| Albumine < 2,5 g/dL | <1 % | <1 % | 0 % | 2 % |
| Bilirubine totale > 2,5 x LSN | 2 % | 2 % | 3 % | 2 % |
| Amylase > 2,1 x LSN | 2 % | 2 % | 3 % | 3 % |
| Lipase > 2,1 x LSN | 7 % | 6 % | 7 % | 7 % |
| Créatinine >3,0 x LSN | 0 % | 0 % | 0 % | 0 % |
| Hausse confirmée de la créatinine ≥ 44,2 mmol/L | 1 % | 1 % | 2 % | 1 % |
| Hyperglycémie à jeun > 13,8 mmol/L | 2 % | 1 % | 3 % | 1 % |
| Glycosuried | 4 % | 3 % | 4 % | 6 % |
| Hématuriee | 9 % | 10 % | 9 % | 6 % |
| Plaquettes < 50 000/mm3 | <1 % | <1 % | <1 % | <1 % |
a. Les valeurs se sont détériorées pendant le traitement, passant de la valeur initiale à un grade 3 ou 4 dans tous les cas sauf pour les paramètres suivants : albumine (toutes les valeurs < 2,5 g/dL pendant le traitement), hausse confirmée de la créatinine ≥ 44,2 mmol/L et ALAT > 10 x LSN et > 2 x la valeur initiale.
b. Études AI463022 et AI463027. La durée moyenne du traitement a été de 69 semaines chez les patients recevant l’entécavir et de 63 semaines chez ceux sous lamivudine.
c. Comprend l’étude AI463026 et les groupes recevant 1 mg d’entécavir et la lamivudine dans l’étude AI463014, une étude multinationale, à répartition aléatoire de phase II, menée à double insu, comparant trois doses d’entécavir (0,1, 0,5 et 1 mg), une fois par jour, à la poursuite de l’administration de 100 mg de lamivudine, une fois par jour, pendant une période allant jusqu’à 52 semaines chez des patients ayant manifesté une virémie récurrente sous lamivudine. La durée moyenne du traitement a été de 73 semaines chez les patients recevant l’entécavir et de 51 semaines chez ceux sous lamivudine. d. Grade 3 = 3+, importante, ≥ 500 mg/dL; grade 4 = 4+, marquée, grave.
e. Grade 3 = 3+, importante; grade 4 = 4+, marquée, grave, nombreuses. LSN : limite supérieure de la normale
Chez les patients traités par l’entécavir dans le cadre de ces études, les hausses de l’ALAT à plus de 10 fois la LSN et à plus de 2 fois la valeur initiale durant le traitement se sont généralement résorbées au cours du traitement. La majorité de ces exacerbations a été associée à une baisse égale ou supérieure à 2 log10/mL de la charge virale avant ou en même temps que la hausse de l’ALAT. On recommande de surveiller à intervalles réguliers la fonction hépatique durant le traitement.
Réactions indésirables signalées après la commercialisation du produit
Les effets suivants ont été relevés au cours de l’utilisation de l’entécavir après l’autorisation de commercialisation. Étant donné que ces effets sont signalés spontanément d'une population de taille inconnue, on ne peut en estimer la fréquence; par ailleurs, l'existence de troubles médicaux sous-jacents peut fausser l'évaluation du lien de causalité.
Troubles gastro-intestinaux : douleurs abdominales hautes, pancréatite
Troubles du métabolisme et de la nutrition : intolérance au lactose. Des cas d'acidose lactique ont été signalés, souvent en présence de décompensation hépatique, d'autres maladies graves ou de prise concomitante d'autres médicaments. Les patients atteints d'une hépatopathie décompensée pourraient présenter un risque plus élevé d'acidose lactique.
Troubles hépatobiliaires : taux accru de transaminases
Affections des tissus cutanés et sous-cutanés : alopécie, éruption cutanée
Troubles des systèmes sanguin et lymphatique : leucopénie, neutropénie, baisse de la numération plaquettaire
Troubles du système immunitaire : hypersensibilité et hypersensibilité médicamenteuse, y compris réaction anaphylactoïde
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Étant donné que l’entécavir est principalement éliminé par les reins (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Métabolisme et élimination), l’administration concomitante de MINT-ENTECAVIR et de médicaments qui abaissent la fonction rénale ou qui entrent en compétition pour une sécrétion tubulaire active pourrait accroître la concentration sérique de l’entécavir ou du médicament administré en concomitance. Au cours des essais cliniques, l’administration concomitante d’entécavir et de la lamivudine, de l’adéfovir dipivoxil ou du fumarate de ténofovir disoproxil n’a pas entraîné d’interactions médicamenteuses significatives. Les effets de l’administration concomitante d’entécavir et d’autres médicaments éliminés par les reins ou qui sont réputés pour agir sur la fonction rénale n’ont pas été évalués, et les patients devraient faire l’objet d’une surveillance étroite afin que l’on puisse déceler de possibles réactions indésirables lorsque MINT-ENTECAVIR est administré en concomitance avec de tels médicaments.
Le métabolisme de l’entécavir a été étudié in vitro et in vivo. L’entécavir n’est pas un substrat, ni un inhibiteur ou un inducteur du système enzymatique du cytochrome P450 (CYP450). À des concentrations atteignant environ 10 000 fois celles que l’on observe chez l’humain, l’entécavir n’inhibe aucune des principales enzymes du CYP450 chez l’humain, soit 1A2, 2C9, 2C19, 2D6, 3A4, 2B6 et 2E1. À des concentrations atteignant environ 340 fois celles que l’on observe chez l’humain, l’entécavir n’a pas induit les enzymes humaines du CYP450 1A2, 2C9, 2C19, 3A4, 3A5, et 2B6. (Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE : Métabolisme et élimination). Les paramètres pharmacocinétiques de l’entécavir sont peu susceptibles d’être affectés par l’administration concomitante d’agents qui sont métabolisés par le système CYP450 ou qui en constituent des inhibiteurs ou des inducteurs. De même, il est peu probable que les paramètres pharmacocinétiques des substrats connus des enzymes du CYP450 soient affectés par l’administration concomitante d’entécavir.
Interactions médicamenteuses
Dans les études cliniques visant à évaluer les interactions médicamenteuses entre l’entécavir et la lamivudine, l’adéfovir dipivoxil et le fumarate de ténofovir disoproxil, les paramètres pharmacocinétiques à l’état d’équilibre de l’entécavir et du médicament administré en concomitance n’ont pas été modifiés.
Interactions médicament-aliments
L’ingestion de 0,5 mg d’entécavir par voie orale avec un repas riche en lipides standard (945 kcal, 54,6 g de lipides) ou avec un repas léger (379 kcal, 8,2 g de lipides) a entraîné un retard minime de l’absorption (1,0-1,5 heure avec repas vs 0,75 heure à jeun), une baisse de la Cmax de 44 %-46 % et une diminution de l’ASC de 18 %-20 %. Par conséquent, MINT-ENTECAVIR devrait être pris à jeun (au moins 2 heures après un repas et au moins 2 heures avant le repas suivant).
POSOLOGIE ET ADMINISTRATION
Dose recommandée et adaptation posologique
La dose de MINT-ENTECAVIR généralement recommandée en cas d’infection chronique par le virus de l’hépatite B chez les adultes et les adolescents de 16 ans ou plus est de 0,5 mg, une fois par jour.
Chez les adultes et les adolescents de 16 ans ou plus ayant des antécédents de virémie du virus de l’hépatite B sous lamivudine ou porteurs de mutations connues pour conférer une résistance à la lamivudine, la dose recommandée de MINT-ENTECAVIR est de 1 mg (2 comprimés à 0,5 mg), une fois par jour.
MINT-ENTECAVIR devrait être pris à jeun (au moins 2 heures après un repas et 2 heures avant le repas suivant).
Insuffisance rénale
Chez les patients présentant une insuffisance rénale, la clairance apparente de l’entécavir administré par voie orale diminue avec la baisse de la clairance de la créatinine. Il est recommandé d’adapter la posologie chez les patients dont la clairance de la créatinine est inférieure à 50 mL/min, y compris les patients sous hémodialyse ou DPCA (dialyse péritonéale continue ambulatoire), comme il est indiqué au Tableau 4.
Tableau 4 : Posologie de MINT-ENTECAVIR recommandée en présence d’insuffisance rénale
Clairance de la créatinine (mL/min) | Dose habituelle (0,5 mg) | Patients réfractaires à la lamivudine (1 mg) |
| ≥ 50 | 0,5 mg, une fois par jour | 1 mg, une fois par jour |
| 30 to <50 | 0,5 mg, toutes les 48 heures | 0,5 mg, une fois par jour OU 1 mg, toutes les 48 heures |
| 10 to <30 | 0,5 mg, toutes les 72 heures | 1 mg, toutes les 72 heures |
< 10 hémodialysea ou DPCA | 0,5 mg, tous les 7 jours | 1 mg, tous les 7 jours |
a Les jours de traitement par hémodialyse, administrer après la séance d’hémodialyse.
Insuffisance hépatique
Aucune adaptation posologique n’est nécessaire chez les patients présentant une insuffisance hépatique.
Durée du traitement
La durée optimale du traitement par l’entécavir chez les patients atteints d’une infection chronique par le virus de l’hépatite B ainsi que le lien entre le traitement et les issues à long terme, telles que la cirrhose et le carcinome hépatocellulaire, sont inconnus.
SURDOSAGE
On peut administrer du charbon activé pour favoriser l’élimination du médicament non absorbé. On recommande de prendre des mesures générales de soutien. Aucune augmentation dans le nombre ou la fréquence des effets indésirables ni manifestation inattendue de tels effets n’ont été observées chez des sujets en bonne santé auxquels ont été administrées des doses uniques d’entécavir allant jusqu’à 40 mg ou des doses multiples jusqu’à concurrence de 20 mg/jour pendant des périodes allant jusqu’à 14 jours. En cas de surdosage, on doit surveiller le patient pour déceler tout signe de toxicité, et administrer un traitement de soutien standard selon les besoins.
Après une dose unique de 1 mg d’entécavir, une séance d’hémodialyse de 4 heures a permis de retirer environ 13 % du médicament.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’entécavir est un nucléoside analogue de la guanosine, efficacement phosphorylé en sa forme triphosphate active, qui présente une activité sélective contre la polymérase du VHB (une transcriptase inverse, ou rt, pour reverse transcriptase) en entrant en compétition avec le substrat naturel de l’enzyme, le triphosphate de désoxyguanosine, et en inhibant ses trois activités fonctionnelles : 1) l’amorçage, 2) la transcription inverse du brin négatif à partir de l’ARN messager prégénomique et 3) la synthèse du brin positif de l’ADN du VHB. Le triphosphate d’entécavir a une constante d’inhibition (Ki) de 0,0012 mcM pour l’ADN polymérase du VHB et il est un faible inhibiteur des ADN polymérases α, ß et δ cellulaires ainsi que de l’ADN polymérase γ mitochondriale, les valeurs des Ki pour ces enzymes allant de 18 à > 160 mcM.
Activité antivirale
L’entécavir a inhibé la synthèse de l’ADN du VHB (réduction de 50 %, CE50) à une concentration de 0,004 mcM dans les cellules HepG2 humaines transfectées par le VHB de type sauvage. La CE50 médiane de l’entécavir en présence de souches de VHB résistantes à la lamivudine (rtL180M, rtM204V) a été de 0,026 mcM (intervalle : 0,010-0,059 mcM).
Pour la prise en charge d'un cas présumé de surdosage du médicament, veuillez communiquez avec le centre antipoison de votre région.
Une analyse approfondie de l’effet inhibiteur de l’entécavir sur divers isolats de laboratoire et isolats cliniques du VIH-1, portant sur une variété de cellules et menée dans diverses conditions, a donné des valeurs de CE50 allant de 0,26 à plus de 10 mcM. Les plus faibles CE50 ont été observées lorsqu’on utilisait de plus faibles taux de virus. Dans les cultures cellulaires, l’entécavir a entraîné une substitution M1841 dans la transcriptase inverse du VIH à des concentrations micromolaires, confirmant la présence d’une pression inhibitrice à des concentrations élevées d’entécavir. Les variants du VIH porteurs de la substitution M1841 ont montré une perte de sensibilité à l’entécavir.
L’administration concomitante d’inhibiteurs nucléosidiques/nucléotidiques de la transcriptase inverse du VIH (INTI) et de MINT-ENTECAVIR est peu susceptible de réduire l’efficacité antivirale de MINT-ENTECAVIR contre le VHB ou celle de l’un de ces agents contre le VIH. Dans des essais in vitro portant sur des associations et mesurant l’activité contre le VHB, l’abacavir, la didanosine, la lamivudine, la stavudine, le ténofovir et la zidovudine n’ont pas exercé d’effet antagoniste sur l’activité anti-VHB de l’entécavir, et ce à une vaste gamme de concentrations. Dans les essais d’antiviraux contre le VIH, l’entécavir n’a pas eu d’effet antagoniste sur l’activité anti-VIH in vitro de ces six INTI ou de l’emtricitabine, et ce à des concentrations supérieures à 100 fois la Cmax d’entécavir à une dose de 1 mg.
Pharmacorésistance
Études cliniques
Dans le cadre d'études menées chez des patients n'ayant jamais été traités par des nucléosides (AI463022, AI463027, et étude de prolongation AI463901) et d'études menées chez des patients atteints du VHB, réfractaires à la lamivudine (AI463026, AI463014, AI463015, et étude de prolongation AI463901), la résistance a fait l'objet d'une surveillance chez les patients ayant reçu comme traitement initial une dose d'entécavir de 0,5 mg (patients n'ayant jamais pris de nucléosides) ou de 1,0 mg (patients réfractaires à la lamivudine) et chez qui une mesure de l'ADN du VHB déterminée par PCR a été prise en cours de traitement à la 24e semaine ou après. On observe des rebonds virologiques associés à une résistance à l'entécavir dans des virus présentant des substitutions conférant la résistance primaire à la lamivudine (M204I/V ± L180M) et des substitutions additionnelles en T184, S202 ou M250 dans la polymérase virale.
Patients n'ayant jamais reçu de nucléosides :
Au cours de la 5e année, des évaluations génotypiques ont révélé des substitutions de résistance à l'entécavir en T184, S202 ou M250 chez 3 patients (< 1 %), dont 2 ont manifesté un rebond virologique (voir le tableau 5). Les résultats sont fondés sur l'utilisation d'une dose de 1 mg d'entécavir chez 147 patients au cours de la 3e année et chez tous les patients au cours de la 4e et 5e année, ainsi que sur le traitement d'association par l'entécavir et la lamivudine (suivi d'une monothérapie à long terme par l'entécavir) d'une durée médiane de 20 semaines chez 130 patients pendant la 3e année et d'une semaine chez un patient pendant la 4e année dans le cadre de l’étude de prolongation.
Tableau 5 : Résistance génotypique à l'entécavir et rebond virologique avec résistance au cours de la 5e année dans les études menées chez des patients n'ayant jamais été traités par des nucléosides
1ère année 2e année 3e annéea 4e annéea 5e annéea
Sujets ayant fait l'objet d'un traitement
et d'une surveillance portant sur la
résistanceb
663 278 149 121 108
Émergence d’une résistance
génotypique à l'entécavirc,d
1 1 1 0 0
Résistance génotypique à l’entécavirc,d
avec rebond virologiquee
1 0 1 0 0
Probabilité cumulative d’émergence
d’une résistance génotypique à
l’entécavirc,d
0,2 % 0,5 % 1,2 % 1,2 % 1,2 %
Probabilité cumulative de résistance
génotypique à l’entécavirc,d avec rebond
virologiquee
0,2 % 0,2 % 0,8 % 0,8 % 0,8 % a Les résultats sont fondés sur l'utilisation d'une dose de 1 mg d'entécavir chez 147 patients au cours de la 3e année et chez l'ensemble des patients au cours de la 4e et 5e année, ainsi que sur le traitement d'association par l'entécavir et la lamivudine (suivi d'une monothérapie à long terme par l'entécavir) d'une durée médiane de 20 semaines chez 130 patients pendant la 3e année et d'une semaine chez un patient pendant la 4e année de l'étude de prolongation
b Comprend des sujets chez qui au moins une mesure de l'ADN du VHB a été prise par PCR en cours de traitement entre la 24e semaine et la 58e semaine (année 1), entre la 58e et la 102e semaine (année 2), entre la 102e et la 156e semaine (année 3), entre la 156e et la 204e semaine (année 4) ou entre la 204e et la 252e semaine (année 5).
c ETVr = substitutions de résistance à l'entécavir en T184, S202 ou M250.
d Les sujets présentaient également des substitutions de résistance à la lamivudine (rtM204V et rtL180M).
e Augmentation ≥ 1 log10 par rapport au nadir dans l'ADN du VHB évalué par PCR, confirmée par des mesures successives ou à la fin de la période visée.
On a décelé l'émergence de substitutions d'acides aminés en M204I/V ± L180M, L80I, ou V173L, conférant une sensibilité phénotypique réduite à l'entécavir en l'absence de modifications en S202, T184, ou M250, dans le VHB de trois patients (3/663 patients = < 1 %) qui ont manifesté un rebond virologique à la fin de la 5e année.
Patients réfractaires à la lamivudine :
Au cours de la 5e année, des évaluations génotypiques ont révélé des substitutions de résistance à l'entécavir (ETVr) en T184, S202 ou M250 chez 47 patients, dont 39 ont manifesté un rebond virologique (voir le tableau 6). Les résultats sont fondés sur l'utilisation d'un traitement d'association par l'entécavir et la lamivudine (suivi d'une monothérapie à long terme par l'entécavir) d'une durée médiane de 13 semaines chez 48 patients pendant la 3e année, d'une durée médiane de 38 semaines chez 10 patients pendant la 4e année et de 16 semaines chez 1 patient pendant la 5e année dans le cadre de l’ étude de prolongation.
Tableau 6 : Résistance génotypique à l'entécavir et rebond virologique avec résistance au cours de la 5e année dans les études menées chez des patients réfractaires à la lamivudine
1ère année 2e année 3e année 4e année 5e année
Sujets ayant fait l'objet d'un
traitement et d'une surveillance
portant sur la résistanceb
187 146 80 52 33
Émergence d’une résistance
génotypique à l'entécavirc,d 11 12 16 6 2
Résistance génotypique à
l’entécavirc,d avec rebond
virologiquee 2f 14f 13f 9f 1f
Probabilité cumulative d'émergence
d'une résistance génotypique à
l'entécavirc,d
6 % 15 % 36 % 47 % 51 %
Probabilité cumulative de résistance
génotypique à l'entécavirc,d avec
rebond virologiquee
1 %f 11 %f 27 %f 41 %f 44 %f a Les résultats sont fondés sur l'utilisation d'un traitement d'association par l'entécavir et la lamivudine (suivi d'un traitement à long terme par l'entécavir) d'une durée médiane de 13 semaines chez 48 patients pendant la 3e année, d'une durée médiane de 38 semaines chez 10 patients pendant la 4e année et pour une durée de 16 semaines chez 1 patient pendant la 5e année dans le cadre de l’étude de prolongation.
b Comprend des sujets chez qui au moins une mesure de l'ADN du VHB a été prise par PCR en cours de traitement entre la 24e semaine et la 58e semaine (année 1), entre la 58e et la 102e semaine (année 2), entre la 102e et la 156e semaine (année 3), entre la 156e et la 204e semaine (année 4) ou entre la 204e et la 252e semaine (année 5).
c ETVr = substitutions associées à une résistance à l'entécavir en T184, S202 ou M250.
d Les sujets présentaient également des substitutions de résistance à la lamivudine (en rtM204V/I ± et en rtL180M). e Augmentation ≥ 1 log10 par rapport au nadir dans l'ADN du VHB évalué par PCR, confirmée par des mesures successives ou à la fin de la période visée.
f Apparition de la résistance à l'entécavir au cours de n’importe quelle année, manifestation d’un rebond virologique au cours d'une année précise.
La présence de substitutions de résistance à l'entécavir décelées initialement dans les isolats de 10 des 187 patients réfractaires à la lamivudine (5 %) indique qu'un traitement antérieur par la lamivudine peut entraîner l'émergence de substitutions de résistance et que celles-ci peuvent exister à un faible taux avant le traitement par l'entécavir. Au cours de la 5e année, un rebond virologique a été observé chez 3 des 10 patients. Les isolats des patients ayant manifesté un rebond virologique avec émergence de substitutions en S202, T184 et/ou M250 (n = 39), présentaient un changement médian de la sensibilité à l'entécavir 285 fois supérieur à celui du VHB de type sauvage. Un rebond virologique avec émergence en M204I/V ± L180M, L80V ou V173L/M seulement s'est manifesté chez trois autres sujets.
Des génomes recombinants du VHB encodant les substitutions rtN236T ou rtA181V associées à la résistance à l’adéfovir sont sensibles à l’entécavir. Des isolats de VHB provenant de patients réfractaires à la lamivudine, chez qui le traitement par l’entécavir avait échoué, ont été sensibles à l’adéfovir in vitro, mais toujours résistants à la lamivudine.
Résistance croisée
Une résistance croisée a été observée entre les analogues nucléosidiques anti-VHB. Dans des essais cellulaires, les souches de VHB contenant les mutations M204V/I ± L180M conférant une résistance à la lamivudine étaient 8 fois moins sensibles à l’entécavir que le virus de type sauvage. Des baisses additionnelles (> 70 fois) du phénotype de sensibilité à l’entécavir exigeaient la présence de substitutions d’acides aminés conférant la résistance primaire à la lamivudine (M204V/I ± L180M) et de substitutions additionnelles en rtT184, rtS202 ou rtM250, ou d’une combinaison de ces substitutions, accompagnée ou non d’une substitution en rtI169 dans la polymérase du VHB.
Des génomes recombinants du VHB encodant les substitutions rtN236T ou rtA181V associées à la résistance à l’adéfovir sont sensibles à l’entécavir. Des isolats de VHB provenant de patients réfractaires à la lamivudine, chez qui le traitement par l’entécavir avait échoué, ont été sensibles à l’adéfovir in vitro, mais toujours résistants à la lamivudine.
On a observé une sensibilité phénotypique à l’entécavir de 16 à 122 fois moins élevée chez les souches résistantes à la lamivudine porteuses des substitutions rtL180M plus rtM204V en association avec la substitution d’acide aminé rtA181C.
Pharmacocinétique
On a analysé la pharmacocinétique d’une dose unique ou de doses multiples d’entécavir chez des sujets en bonne santé et chez des patients atteints d’une infection chronique par le VHB (y compris des receveurs d’une greffe hépatique). Les paramètres pharmacocinétiques à l’état d’équilibre de l’entécavir sont résumés au Tableau 7.
Tableau 7 - Résumé des paramètres pharmacocinétiques de l’entécavir chez des sujets en bonne santé
| Cmax (ng/mL) | T1/2 (h) | ASC(TAU)1 (ng.h/mL) | Clairance (CLT/F) (mL/min) | CLR (mL/min) | |
| Moyenne à l’état d’équilibre (0,5 mg) | 4,2 | 130 | 14,8 | 572 | 360 |
| Moyenne à l’état d’équilibre (1 mg) | 8,2 | 149 | 26,4 | 636 | 471 |
1 Moyenne géométrique
Absorption
Après administration par voie orale à des sujets en bonne santé, l’entécavir est rapidement absorbé, la concentration plasmatique maximale étant atteinte après 0,5 à 1,5 heure. Après l’administration quotidienne de doses multiples allant de 0,1 à 1 mg, la Cmax et l’aire sous la courbe de la concentration en fonction du temps (ASC) à l’état d’équilibre augmentent proportionnellement à la dose. L’équilibre est atteint après 6 à 10 jours d’administration une fois par jour, accompagné d’une accumulation se traduisant par une concentration environ deux fois plus élevée. À la dose de 0,5 mg par voie orale, la Cmax à l’état d’équilibre était de 4,2 ng/mL et la concentration plasmatique minimale (Cmin), de 0,3 ng/mL. À la dose de 1 mg par voie orale, la Cmax était de 8,2 ng/mL et la Cmin, de 0,5 ng/mL.
Effets des aliments sur l’absorption après administration par voie orale : L’administration de0,5 mg d’entécavir par voie orale en même temps qu’un repas riche en lipides standard (945 kcal, 54,6 g de lipides) ou qu’un repas léger (379 kcal, 8,2 g de lipides) a entraîné un retard dans l’absorption (1,0-1,5 heure avec repas vs 0,75 heure à jeun), une baisse de la Cmax de 44 %- 46 % et une diminution de l’ASC de 18 %-20 %. Par conséquent, MINT-ENTECAVIR devrait être pris à jeun (au moins 2 heures après un repas et au moins 2 heures avant le repas suivant).
Distribution
À partir des paramètres pharmacocinétiques de l’entécavir après administration par voie orale, il a été estimé que son volume de distribution apparent était supérieur au volume total d’eau corporelle, ce qui laisse entendre que le médicament est largement distribué dans les tissus. Environ 13 % du médicament se fixe aux protéines sériques humaines in vitro.
Métabolisme
Le métabolisme de l’entécavir a été étudié in vitro et in vivo. L’entécavir n’est pas un substrat, un inhibiteur ou un inducteur du système enzymatique du cytochrome P450 (CYP450). À des concentrations atteignant environ 10 000 fois celles que l’on observe chez l’humain, l’entécavir n’inhibe aucune des principales enzymes du CYP450 chez l’humain, soit 1A2, 2C9, 2C19, 2D6, 3A4, 2B6 et 2E1. À des concentrations atteignant environ 340 fois celles que l’on observe chez l’humain, l’entécavir ne provoque pas l’induction des enzymes du CYP450 humaines 1A2, 2C9, 2C19, 3A4, 3A5, et 2B6. Après l’administration de 14C-entécavir chez des sujets humains et des rats, aucun métabolite oxydatif ou acétylé n’a été détecté. On a décelé par ailleurs des quantités minimes de métabolites de la phase II, glucuronoconjugués et sulfoconjugués.
Excrétion
Après avoir atteint sa valeur maximale, la concentration plasmatique de l’entécavir décroit de manière biexponentielle et la demi-vie d’élimination finale est d’environ 128 à 149 heures.
L’indice d’accumulation du médicament observé est d’environ 2 en cas d’une administration uniquotidienne, ce qui indique que la demi-vie effective d’accumulation est d’environ 24 heures.
L’entécavir est en grande partie éliminé par les reins, la récupération urinaire du médicament sous forme inchangée à l’état d’équilibre allant de 62 % à 73 % de la dose administrée. La clairance rénale est indépendante de la dose et va de 360 à 471 mL/min, ce qui semble indiquer que l’entécavir est éliminé par filtration glomérulaire et par sécrétion tubulaire (voir INTERACTIONS MÉDICAMENTEUSES).
Populations particulières et états pathologiques
Patients co-infectés par le VIH et le VHB
L’étude AI463038, un essai à répartition aléatoire, à double insu et contrôlé par placebo comparant l’entécavir un placebo, a été menée auprès de 68 patients infectés à la fois par le VIH et le VHB et ayant manifesté une récidive de virémie pendant qu’ils recevaient un traitement antirétroviral hautement actif (HAART) contenant de la lamivudine. Tout en continuant de suivre le traitement HAART contenant de la lamivudine (à 300 mg/jour), les patients ont d’abord reçu soit de l’entécavir à raison de 1 mg une fois par jour (51 patients), soit un placebo (17 patients) pendant 24 semaines, après quoi ils ont tous reçu de l’entécavir sans insu pendant 24 semaines de plus. Au départ, les patients avaient une concentration d’ADN du VHB sérique déterminée par PCR de 9,13 log10 copies/mL. Initialement, 99 % des patients étaient positifs pour l’AgHBe, avec une concentration initiale moyenne d’ALAT de 71,5 U/L. La concentration médiane de l’ARN du VIH est demeurée stable à environ 2 log10 copies/mL pendant les 24 semaines du traitement à double insu. Les valeurs des paramètres d’évaluation virologiques et biochimiques après 24 semaines sont présentées au Tableau 8. Il n’existe aucune donnée sur les patients infectés à la fois par le VIH et le VHB n’ayant pas reçu de traitement antérieur par la lamivudine. L’entécavir n’a pas été évalué chez des patients co-infectés par le VIH et le VHB ne recevant pas en même temps de traitement contre l’infection par le VIH. (Voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières : Patients co-infectés par le VIH et le VHB).
Tableau 8 : Valeurs des paramètres d’évaluation virologiques et biochimiques après 24 semaines dans l’étude AI463038
Entécavir 1 mga N=51 | Placeboa N=17 | |
| ADN du VHB b | ||
| Proportion indétectable (<300 copies/mL) | 6 % | 0 |
Variation moyenne par rapport aux valeurs initiales (log10 copies/mL) | (-3,65*) | (+0,11) |
| Normalisation de l’ALAT (≤ 1 x LSN) | (34 %)c | (8 %)c |
a Tous les patients ont également reçu un traitement HAART contenant de la lamivudine b PCR sur automate Cobas Amplicor de Roche (seuil inférieur de quantification = 300 copies/mL) c Pourcentage de patients présentant initialement des taux anormaux d’ALAT (> 1 x LSN) dont les taux ont été normalisés (n = 35 pour ceux sous entécavir et n = 12 pour ceux sous placebo).) * p < 0,0001
À la fin de la phase ouverte de l’étude (48e semaine), 8 % des patients qui avaient été assignés initialement au traitement par l’entécavir présentaient un ADN du VHB < 300 copies/mL, déterminé par PCR, le changement moyen de l’ADN du VHB initial évalué par PCR étant de
- 4,20 log10 copies/mL. De plus, chez 37 % des patients qui présentaient au départ des taux anormaux d’ALAT, ces taux ont été normalisés (≤ 1 x LSN).
Enfants
Aucune étude pharmacocinétique n’a été effectuée chez les enfants.
Personnes âgées
L’effet de l’âge sur les paramètres pharmacocinétiques de l’entécavir a été évalué après l’administration d’une dose unique de 1 mg par voie orale chez des volontaires en bonne santé jeunes (20 – 40 ans) et âgés (65 – 83 ans). L’ASC de l’entécavir a été de 29,3 % plus élevée chez les sujets âgés. La différence entre les sujets jeunes et les sujets âgés sur le plan de l’exposition est fort probablement attribuable à des différences dans la fonction rénale.
L’adaptation posologique de MINT-ENTECAVIR doit se fonder sur la fonction rénale du patient, plutôt que sur son âge (voir POSOLOGIE ET ADMINISTRATION : Insuffisance rénale).
Sexe / race
Il n’y a pas de différence significative liée au sexe ou à la race dans les paramètres pharmacocinétiques de l’entécavir.
Insuffisance hépatique
Aucune adaptation posologique de MINT-ENTECAVIR n’est recommandée chez les patients présentant une insuffisance hépatique. La pharmacocinétique de l’entécavir après une seule dose de 1 mg a été étudiée chez des patients (qui n’avaient pas d’infection chronique par le VHB) présentant une insuffisance hépatique modérée ou grave. Les paramètres pharmacocinétiques de l’entécavir ont été semblables chez les patients présentant une insuffisance hépatique et chez les sujets témoins en bonne santé.
Receveurs d’une greffe hépatique
L’innocuité et l’efficacité chez les receveurs d’une greffe hépatique ne sont pas connues. Toutefois, dans un projet pilote de faible envergure sur l’utilisation de l’entécavir chez des receveurs d’une greffe hépatique infectés par le VHB et traités par une dose stable de cyclosporine A (n = 5) ou de tacrolimus (n = 4), l’exposition à l’entécavir s’est révélée environ deux fois plus importante que celle de sujets en bonne santé ayant une fonction rénale normale. L’atteinte de la fonction rénale a contribué à l’augmentation de l’exposition à l’entécavir chez ces patients. Le risque d’interaction pharmacocinétique entre l’entécavir et la cyclosporine A ou le tacrolimus n’a pas été méthodiquement évalué. La fonction rénale doit faire l’objet d'une étroite surveillance avant et pendant le traitement par l’entécavir chez les receveurs d’une greffe hépatique qui ont pris ou qui prennent un immunosuppresseur pouvant affecter la fonction rénale, tel que la cyclosporine ou le tacrolimus (voir POSOLOGIE ET ADMINISTRATION : Insuffisance rénale).
Insuffisance rénale
Les paramètres pharmacocinétiques de l’entécavir après l’administration d’une dose unique de 1 mg ont été étudiés chez des patients (qui n’avaient pas d’infection chronique par le VHB) présentant des degrés divers d’insuffisance rénale, dont des insuffisants rénaux traités par hémodialyse ou par dialyse péritonéale continue ambulatoire (DPCA). Les résultats sont présentés au Tableau 9.
Tableau 9 : Paramètres pharmacocinétiques observés chez des sujets présentant divers degrés de fonctionnement rénal
| Clairance de la créatinine au départ (mL/min.) | Insuffisance grave traitée par hémodialysea (n = 6) | Insuffisance grave traitée par DPCA (n = 4) | ||||
Normale > 80 (n = 6) | Insuffisance légère > 50 et ≤ 80 (n = 6) | Insuffisance modérée 30-50 (n = 6) | Insuffisance grave < 30 (n = 6) | |||
| Cmax (ng/mL) (CV%) | 8,1 (30,7) | 10,4 (37,2) | 10,5 (22,7) | 15,3 (33,8) | 15,4 (56,4) | 16,6 (29,7) |
| ASC(0-T)(ng·h/mL) (CV) | 27,9 (25,6) | 51,5 (22,8) | 69,5 (22,7) | 145,7 (31,5) | 233,9 (28,4) | 221,8 (11,6) |
| CLR (mL/min) (É-T) | 383,2 (101,8) | 197,9 (78,1) | 135,6 (31,6) | 40,3 (10,1) | NA | NA |
| CLT/F (mL/min) (É-T) | 588,1 (153,7) | 309,2 (62,6) | 226,3 (60,1) | 100,6 (29,1) | 50,6 (16,5) | 35,7 (19,6) |
a Administré immédiatement après la dialyse
CLR = clairance rénale; CLT/F = clairance orale apparente; É-T = écart-type. On recommande d’adapter la posologie chez les patients dont la clairance de la créatinine est inférieure à 50 mL/min, y compris pour les patients sous hémodialyse ou DPCA. (Voir POSOLOGIE ET ADMINISTRATION : Insuffisance rénale.)
Après une dose unique de 1 mg d’entécavir, on a pu retirer par hémodialyse environ 13 % de la dose du médicament en 4 heures et par DPCA, environ 0,3 % en 7 jours. L’entécavir devrait être administré après l’hémodialyse.
CONSERVATION ET STABILITÉ
Les comprimés MINT-ENTECAVIR doivent être conservés dans un contenant hermétiquement fermé, à une température de 15 °C-30 °C, à l’abri de la lumière.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Les comprimés pelliculés MINT-ENTECAVIR (entécavir) contiennent 0,5 mg d’entécavir (sous forme de monohydrate) comme principe actif.
| Concentration et forme pharmaceutique : | 0,5 mg dans chaque comprimé pelliculé |
| Description : | comprimé pelliculé triangulaire, blanc à blanc cassé, portant la mention « YSP » gravée sur un côté et « 222 » sur l’autre côté. |
| Composition : | Ingrédients inactifs : crospovidone, hypromellose, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, polyéthylèneglycol, povidone et dioxyde de titane. |
| Conditionnement : | Flacon en PEHD avec fermeture à l'épreuve des enfants : 30 comprimés. |
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Entécavir
Nom chimique : 2-amino-1,9-dihydro-9-[(1S,3R,4S)-4-hydroxy-3-
(hydroxymethyl)- 2- methylenecyclopentyl]- 6H-purin-6-one, monohydraté.
Formule moléculaire et poids moléculaire : C12H15N5O3•H2O 295,3 g/mol
Formule développée :
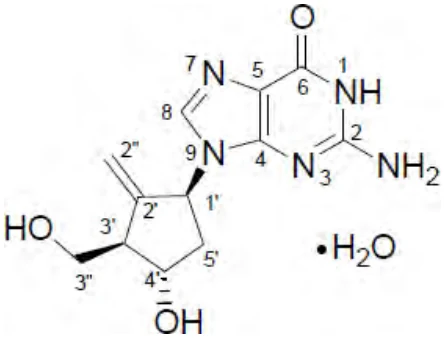
Propriétés physicochimiques : Poudre blanche à blanc cassé. Le produit est légèrement soluble dans l’eau (2,4 mg/mL); le pH de la solution saturée d’eau est de 7,9 à 25 °± 0,5 °C.
ESSAIS CLINIQUES
Études sur la biodisponibilité comparative
Une étude croisée, à dose unique par voie orale et à répartition aléatoire, comportant deux traitements, deux périodes et deux séquences, a été menée en double insu auprès de sujets humains, adultes, en santé et à jeun (n = 33), dans le but de comparer la bioéquivalence des comprimés MINT-ENTECAVIR (entécavir) 1 x 0,5 mg par Mint Pharmaceuticals Inc. par rapport aux comprimés BARACLUDE (entécavir) 1 x 0,5 mg par Bristol-Myers Squibb Canada.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARÉE
Entécavir (1 x 0,5 mg) À partir de données mesurées non corrigées pour la puissance Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance à 90 % |
| ASC0-72 (h.ng/mL) | 13,09 13,28 (17,37) | 13,94 14,14 (17,23) | 94,05 | 91,56 - 96,61 |
ASCI (h.ng/mL) | 15,44 15,72 (19,27) | 16,78 17,13 (20,29) | 92,25 | 86,95 - 97,87 |
Cmax (ng/mL) | 4,46 4,58 (21,76) | 4,63 4,71 (19,04) | 96,60 | 91,91 - 101,53 |
Tmax§ (h) | 0,67 (0,50 - 2,00) | 0,67 (0,50 - 2,50) | ||
| T½ ε (h) | 35,95 (54,44) | 40,06 (50,59) | ||
* MINT-ENTECAVIR (entécavir) comprimés à 0,5 mg, Mint Pharmaceuticals Inc.
† BARACLUDE (entécavir) comprimés à 0,5 mg, Bristol-Myers Squibb Canada, acheté au Canada § Exprimé uniquement en tant que médian (fourchette)
ε Exprimé uniquement en tant que moyenne arithmétique (CV en %)
L’innocuité et l’efficacité de l’entécavir ont été évaluées dans trois essais clés, contrôlés par des traitements actifs, menés sur cinq continents. Ces études comportaient 1 633 patients de 16 ans ou plus, atteints d’une infection chronique par le virus de l’hépatite B (séropositifs pour le AgHBs depuis au moins 6 mois) et présentant des signes de réplication virale (ADN du VHB détectable dans le sérum par hybridation avec de l’ADN ramifié [branched DNA hybridization] ou par PCR). Les sujets présentaient des taux d’ALAT élevés persistants, égaux ou supérieurs à 1,3 fois la limite supérieure de la normale (LSN) et une inflammation chronique dépistée par biopsie du foie, compatible avec un diagnostic d’hépatite virale chronique. L’innocuité et l’efficacité de l’entécavir ont également été évaluées dans une étude auprès de 68 patients infectés à la fois par le VHB et le VIH.
Patients n’ayant jamais été traités par des analogues nucléosidiques et présentant une hépatopathie compensée, résultats après 48 semaines
Positifs pour l’AgHBe
L’étude AI463022 est un essai multinational, à répartition aléatoire et à double insu, comparant l’entécavir administré à raison de 0,5 mg, une fois par jour, à la lamivudine à 100 mg, une fois par jour, pendant au moins 52 semaines, à 709 patients (sur 715 patients randomisés) n’ayant jamais pris d’analogues nucléosidiques, atteints d'une infection chronique par le virus de l’hépatite B et présentant un taux détectable d’AgHBe. L’âge moyen des patients était de 35 ans, 75 % d’entre eux étaient des hommes, 57 % étaient des Asiatiques, 40 % étaient de race blanche et, enfin, 13 % avaient reçu de l’interféron-α antérieurement. Au départ, les patients avaient un score nécro- inflammatoire de Knodell moyen de 7,8, une concentration sérique moyenne d’ADN du VHB de 9,66 log10 copies/mL selon le dosage par PCR sur automate COBAS Amplicor® de Roche et un taux d’ALAT sérique moyen de 143 U/L. Des biopsies du foie appariées adéquates ont été obtenues chez 89 % des patients.
Négatifs pour l’AgHBe (positifs pour les anti-HBe/positifs pour l’ADN du VHB) L’étude AI463027 est un essai multinational, à répartition aléatoire et à double insu, comparant l’entécavir administré à raison de 0,5 mg, une fois par jour, à 100 mg de lamivudine, administrée une fois par jour, pendant au moins 52 semaines, à 638 patients (sur 648 patients randomisés) n’ayant jamais pris d’analogues nucléosidiques, atteints d’une infection chronique par le virus de l’hépatite B et négatifs pour l’AgHBe (positifs pour les anticorps anti-HBe). L’âge moyen des patients était de 44 ans, 76 % d’entre eux étaient des hommes, 39 % étaient des Asiatiques, 58 % étaient de race blanche et, enfin, 13 % avaient reçu de l’interféron-α antérieurement. Au départ, les patients avaient un score nécro-inflammatoire de Knodell moyen de 7,8, une concentration sérique moyenne d’ADN du VHB de 7,58 log10 copies/mL selon le dosage par PCR sur automate COBAS Amplicor® de Roche et un taux d’ALAT sérique moyen de 142 U/L. Des biopsies du foie appariées adéquates ont été obtenues chez 88 % des patients.
Dans les études AI463022 et AI463027, l’entécavir s’est révélé supérieur à la lamivudine pour le paramètre d’efficacité principal, soit une amélioration sur le plan histologique, définie par une réduction d’au moins 2 points du score nécroinflammatoire de Knodell sans aggravation du score de fibrose de Knodell après 48 semaines, et pour les paramètres d’efficacité secondaires, soit la baisse de la charge virale et la normalisation du taux d’ALAT. Les scores d’amélioration sur le plan histologique et la modification du score de fibrose d’Ishak sont présentés au Tableau
- 10. Les valeurs des paramètres biochimiques, virologiques et sérologiques sont présentées au Tableau 11.
Tableau 10 : Amélioration histologique et modification du score de fibrose d’Ishak après 48 semaines chez des patients n’ayant jamais reçu d’analogues nucléosidiques (études AI463022 et AI463027)
| Étude AI463022 (positifs pour l’AgHBe) | Étude AI463027 (négatifs pour l’AgHBe) | |||||
Entécavir 0,5 mg n = 314a | Lamivudine 100 mg n = 314a | Différence entre entécavir et lamivudine (IC à 95 %)b | Entécavir 0,5 mg n = 296a | Lamivudine 100 mg n = 287a | Différence entre entécavir et lamivudine (IC à 95 %)b | |
| Amélioration histologique (scores de Knodell) | ||||||
Améliorationc Pas d’amélioration | 72 % 21 % | 62 % 24 % | 9,9 % (2,6 %, 17,2 %) p < 0,01 | 70 % 19 % | 61 % 26 % | 9,6 % (2,0 %, 17,3 %) p < 0,05 |
| Score de fibrose d’Ishakd | ||||||
Améliorationd Aucun changement Aggravationd | 39 % 46 % 8 % | 35 % 40 % 10 % | 3,2 % (-4,4 %, 10,7 %) p= NSe | 36 % 41 % 12 % | 38 % 34 % 15 % | -1,8 % (-9,7 %, 6,0 %) p= NSe |
Biopsie manquante à la 48e semaine | 7 % | 14 % | 10 % | 13 % | ||
a Patients dont les caractéristiques histologiques étaient évaluables au départ (score nécroinflammatoire de
Knodell ≥ 2 au départ).
b Dans ces analyses, les biopsies manquantes ou inadéquates à la 48e semaine ont été classées dans la catégorie « Pas d’amélioration ».
c Baisse ≥ 2 points du score nécroinflammatoire de Knodell par rapport à la valeur initiale, sans aggravation du score de fibrose de Knodell.
d Pour le score de fibrose d’Ishak, une amélioration est une baisse ≥ 1 point par rapport au score initial et une aggravation est une hausse ≥ 1 point par rapport au score initial.
e NS = Non significatif.
Tableau 11 : Paramètres virologiques, biochimiques et sérologiques à la 48e semaine chez des patients n’ayant jamais reçu d’analogues nucléosidiques (études AI463022 et AI463027)
| Étude AI463022 (positifs pour l’AgHBe) | Étude AI463027 (négatifs pour l’AgHBe) | |||||
Entécavir 0,5 mg n = 354 | Lamivudine 100 mg n = 355 | Différence entre entécavir et lamivudine (IC à 95 %) | Entécavir 0,5 mg n = 325 | Lamivudine 100 mg n = 313 | Différence entre entécavir et lamivudine (IC à 95 %) | |
Normalisation de l’ALAT (≤ 1 x LSN) | 68 % | 60 % | 8,4 % 1,3 %, 15,4 % p = 0,0202 | 78 % | 71 % | 6,9 %a 0,2, 13,7 p = 0,0451 |
ADN du VHB Changement moyen par rapport à la valeur initiale, évalué par PCRa (log10 copies/mL) Proportion de patients avec ADN indétectable (< 300 copies/mL), évaluée par PCRa, b <0,7 MEq/mL par le test bDNAc | -6,86 67 % 91 % | -5,39 36 % 65 % | -1,5 (-1,8 -1,3) p < 0,0001 30,3 % (23,3 %-37,3 %) p < 0,0001 25,6 % (19,8 %, 31,4 %) p < 0,0001 | -5,04 90 % 95 % | -4,53 72 % 89 % | -0,4 (-0,6 -0,3) p < 0,0001 18,3 % (12,3 %, 24,2 %) p < 0,0001 5,9 % (1,8 %, 10,1 %) p < 0,01 |
Perte de l’AgHBe Séroconversion de l’AgHBe | 22 % 21 % | 20 % 18 % | N/A N/A | N/A N/A | ||
a PCR sur automate Cobas Amplicor de Roche.
b Après 24 semaines, le pourcentage de patients ayant < 300 copies/mL d’ADN du VHB selon le dosage par
PCR était de 42 % pour les patients sous entécavir et de 25 % pour ceux sous lamivudine (p < 0,0001) dans
l’étude AI463022 et de 74 % pour les patients sous entécavir et de 62 % pour les patients sous lamivudine (p = 0,0013) dans l’étude AI463027.
c Test Quantiplex d’hybridation de l’ADN ramifié.
L’amélioration histologique a été indépendante des taux initiaux d’ADN du VHB ou d’ALAT.
Patients réfractaires à la lamivudine, résultats après 48 semaines
L’étude AI463026 est un essai multinational, à répartition aléatoire et à double insu sur l’entécavir effectué auprès de 286 patients (sur 293 patients randomisés) positifs pour l’AgHBe et atteints d’une infection chronique par le virus de l’hépatite B réfractaire à la lamivudine. Les patients recevant de la lamivudine à l’admission sont passés à 1 mg d’entécavir, une fois par jour (sans période de sevrage ni chevauchement), ou ont continué de prendre de la lamivudine à 100 mg pendant au moins 52 semaines. L’âge moyen des patients était de 39 ans, 76 % d’entre eux étaient des hommes, 37 % étaient des Asiatiques, 62 % étaient de race blanche et, enfin, 52 % avaient reçu de l’interféron-α antérieurement. La durée moyenne du traitement antérieur par la lamivudine était de 2,7 ans et 85 % des patients étaient porteurs de mutations conférant la résistance à la lamivudine au départ selon un test LiPA (line probe assay) expérimental. Au départ, les patients avaient un score nécroinflammatoire de Knodell moyen de 6,5, une concentration sérique moyenne d’ADN du VHB de 9,36 log10 copies/mL selon le dosage par PCR sur automate COBAS Amplicor® de Roche et un taux d’ALAT sérique moyen de 128 U/L. Des biopsies du foie appariées adéquates ont été obtenues chez 87 % des patients.
L’entécavir s’est révélé supérieur à la lamivudine pour l’un des principaux paramètres d’efficacité, l’amélioration sur le plan histologique (selon le score de Knodell après 48 semaines). Ces résultats et la modification du score de fibrose d’Ishak sont présentés au Tableau 12. Les valeurs de certains paramètres biochimiques, virologiques et sérologiques sont présentées au Tableau 13.
Tableau 12 : Amélioration histologique, modification du score de fibrose d’Ishak et paramètre d’évaluation composé après 48 semaines, chez des patients réfractaires à la lamivudine (étude AI463026)
| Étude AI463026 (négatifs pour AgHBe) | |||
| Entécavir 1 mg n = 124a | Lamivudine 100 mg n = 116 a | Différence entre l’entécavir et la lamivudine (IC à 97,5 %) | |
Amélioration histologique (scores de Knodell) Améliorationb 55 % 28 % 27,3 %c Pas d’amélioration 34 % 57 % (13,6 %, 40,9 %) p < 0,0001 | |||
Score de fibrose d’Ishak Améliorationd 34 % 16 % 17,5 %c (6,8 %, 28,2 %)e p < 0,01 Aucun changement Aggravationd 44 % 11 % 42 % 26 % | |||
Biopsie inadéquate à la 48e semaine Biopsie manquante à la 48e semaine | 2 % 10 % | 1 % 15 % | |
a Patients dont les caractéristiques histologiques étaient évaluables au départ (score nécroinflammatoire de
Knodell ≥ 2 au départ)
b Baisse ≥ 2 points du score nécroinflammatoire de Knodell par rapport à la valeur initiale, sans aggravation du score de fibrose de Knodell.
c Dans ces analyses, les biopsies manquantes ou inadéquates à la 48e semaine ont été classées dans la catégorie « Pas d’amélioration »
d Pour le score de fibrose d’Ishak, une amélioration est une baisse ≥ 1 point par rapport au score initial et une aggravation est une hausse ≥ 1 point par rapport au score initial.
e Intervalle de confiance à 95 %.
Tableau 13 : Paramètres virologiques, biochimiques et sérologiques à la 48e semaine chez des patients réfractaires à la lamivudine (étude AI463026)
| Étude AI463026 | |||
Entécavir 1 mg n = 141 | Lamivudine 100 mg n = 145 | Différence Entécavir Lamivudine (IC à 95 %) | |
| Normalisation de l’ALAT (≤ 1 x LSN)a | 61 % | 15 % | 45,8 %b (35,9 %, 55,8 %) p < 0,0001 |
ADN du VHB Changement moyen par rapport à la valeur initiale, évalué par PCRa (log10 copies/mL) Proportion de patients avec ADN indétectable (< 300 copies/mL), mesurée par PCRa, b <0,7 MEq/mL par le test bDNAc | -5,1 19 % 66 % | -0,48 1 % 6 % | -4,4 a (-4,8, -4,0) 17,8 % (11,0, 24,5) p < 0,0001 60,4 %a (51,8 %, 69,1 %) p < 0,0001 |
Perte de l’AgHBe Séroconversion de l’AgHBe | 10 % 8 % | 3 % 3 % | |
a PCR sur automate Cobas Amplicor de Roche.
b Après 24 semaines, 7 % des patients sous entécavir avaient < 300 copies/mL d’ADN du VHB selon le dosage par
PCR vs aucun des patient sous lamivudine (p = 0,0011) dans l’étude AI463026.
c Test Quantiplex d’hybridation de l’ADN ramifié.
L’amélioration histologique était indépendante des taux initiaux d’ADN du VHB ou d’ALAT.
Résultats au-delà de 48 semaines
La durée optimale du traitement par l’entécavir est inconnue. Selon les critères spécifiés par le protocole des essais cliniques de phase 3, les patients cessaient de suivre le traitement par l’entécavir ou la lamivudine après 52 semaines selon une définition de la réponse fondée sur la suppression virologique du VHB (< 0,7 MEq/mL par le test Quantiplex d’hybridation de l’ADN ramifié) et la perte de l’AgHBe (chez les patients positifs pour l’AgHBe) ou la baisse du taux d’ALAT (< 1,25 fois la LSN chez les patients négatifs pour l’AgHBe) après 48 semaines. Les patients qui ont présenté une suppression virologique, mais qui n’ont pas obtenu une réponse sérologique (patients positifs pour l’AgHBe) ou atteint un taux d’ALAT < 1,25 fois la LSN (patients négatifs pour l’AgHBe) ont poursuivi le traitement à l’insu pendant 96 semaines ou jusqu’à l’obtention d’une réponse. Ces lignes directrices de prise en charge des patients propres au protocole ne sont pas des directives à mettre en application en pratique clinique.
Patients n’ayant jamais reçu de nucléosides, résultats au-delà de 48 semaines : Les résultats cumulatifs confirmés, obtenus jusqu’à la 96e semaine, pour tous les patients traités lors d’études portant sur des patients n’ayant jamais reçu de nucléosides sont présentés au Tableau 14.
Tableau 14 : Résultats obtenus jusqu’à la 96e semaine, chez les patients n’ayant jamais reçu de nucléosides (études AI463022 et AI463027) (tous les patients traités)
| Étude AI463022 (positifs pour l’AgHBe) | Étude AI463027 (négatifs pour l’AgHBe) | |||
Entécavir 0,5 mg n=354 | Lamivudine 100 mg n=355 | Entécavir 0,5 mg N=325 | Lamivudine 100 mg n=313 | |
ADN du VHBa Proportion de patients avec ADN indétectable (< 300 copies/mL) | 80 %* | 39 % | 94 %* | 77 % |
Normalisation de l’ALAT (≤ 1 x LSN) | 87 %* | 79 % | 89 % | 84 % |
| Séroconversion de l’AgHBeb | 31 % | 26 % | NA | NA |
| Perte de l’AgHBeb | 5 % | 3 % | <1 % | <1 % |
a PCR sur automate Cobas Amplicor de Roche (seuil inférieur de quantification = 300 copies/mL). b Jusqu’à la dernière observation, en présence ou non de traitement.
* p<0,01
Parmi les patients n’ayant jamais reçu de nucléosides, 243 patients traités par l’entécavir et 164 sous lamivudine ont continué le traitement à l’insu au cours de la 2e année (la durée médiane du traitement a été de 96 semaines). La proportion de patients dont l’ADN du VHB était < 300 copies/mL, déterminé par PCR, est passée de 64 % à la 48e semaine à 81 % à la 96e semaine [fin du traitement (report en aval de la dernière observation) chez les patients qui ont abandonné le traitement entre la 48e et la 96e semaine] dans le cas des patients sous entécavir et la proportion est restée stable chez les patients traités par la lamivudine (40 % à la 48e semaine et 39 % à la 96e semaine – fin du traitement). Chez les patients traités par l’entécavir, la normalisation du taux d’ALAT (≤ 1 x LSN) a été observée chez 66 % des patients à la 48e semaine et 79 % à la 96e semaine – fin du traitement. Le pourcentage de patients traités par la lamivudine dont les taux d’ALAT ont été normalisés a été de 71 % à la 48e semaine et de 68 % à la 96e semaine – fin du traitement.
Parmi les patients négatifs pour l’AgHBe n’ayant jamais reçu de nucléosides, 26 ont poursuivi le traitement par l’entécavir et 28, celui par la lamivudine, au cours de la 2e année (la durée médiane du traitement a été de 96 semaines). La proportion de patients dont l’ADN du VHB était < 300 copies/mL est restée stable dans les deux groupes de traitement (entécavir : 100 % à la 48e semaine et 96 % à la 96e semaine – fin du traitement; lamivudine : 64 % à la 48e semaine et à la 96e semaine – fin du traitement). Aucun patient de l’un ou l’autre groupe ne présentait un taux d’ALAT normalisé à la 48e semaine, tandis que 27 % des patients sous entécavir et 21 % de ceux sous lamivudine présentaient un taux d’ALAT normalisé à la 96e semaine – fin du traitement.
Résultats de la biopsie du foie : Parmi les 679 patients traités par l’entécavir dans les deux études menées auprès de patients n'ayant jamais été traités par des nucléosides, 293 patients admissibles (43 %) se sont inscrits dans une étude de prolongation et ont poursuivi leur traitement par l’entécavir. Les patients participant à l'étude de prolongation recevaient l’entécavir à raison de 1 mg une fois par jour. Soixante-neuf des 293 patients ont choisi de se soumettre à une nouvelle biopsie du foie après un traitement d'une durée totale de plus de 144 semaines (3 ans). Cinquante- sept patients ont subi une biopsie d'évaluation initiale et après un traitement de longue durée, pour une durée médiane de traitement de 280 semaines (environ 6 ans) par l’entécavir. Quatre-vingt-seize pour cent de ces patients présentaient une amélioration sur le plan histologique telle que définie préalablement (voir Tableau 10, remarque c) et 88 % présentaient une baisse de ≥ 1 point du score de fibrose d'Ishak. Parmi les 43 patients dont le score de fibrose d'Ishak initial était de ≥ 2, 58 % ont obtenu une baisse de ≥ 2 points. Au moment de la biopsie réalisée après un traitement de longue durée, l'ADN du VHB était < 300 copies/mL chez 57 patients (100 %) et 49 patients (86 %) présentaient un taux sérique d'ALAT ≤ 1 X LSN.
Patients réfractaires à la lamivudine – résultats au-delà de 48 semaines : Les résultats cumulatifs confirmés, obtenus jusqu’à la 96e semaine, pour tous les patients traités réfractaires à la lamivudine sont présentés au Tableau 15.
Tableau 15 : Résultats obtenus jusqu’à la 96e semaine, chez les patients réfractaires à la lamivudine (étude AI463026) (tous les patients traités)
| Entécavir 1 mg n= 141 | Lamivudine 100 mg n=145 | |
ADN du VHBa Proportion de patients avec ADN indétectable (<300 copies/mL) | 30 %* | <1 % |
| Normalisation du taux d’ALAT (≤ 1 x LSN) | 85 %* | 29 % |
| Séroconversion de l’AgHBeb | 17 %* | 6 % |
a PCR sur automate Cobas Amplicor de Roche (seuil inférieur de quantification = 300 copies/mL).
b Jusqu’à la dernière observation, en présence ou non de traitement.
*p<0,01
Lors de l’étude AI463026, parmi les patients réfractaires à la lamivudine, 77 sous entécavir ont poursuivi le traitement au cours de la 2e année (la durée médiane du traitement a été de 96 semaines). La proportion de patients dont l’ADN du VHB était < 300 copies/mL est passée de 21 %, à la 48e semaine, à 40 % à la 96e semaine – fin du traitement. La proportion de patients présentant une normalisation du taux d’ALAT est passée de 65 % à la 48e semaine à 81 % à la 96e semaine – fin du traitement.
Suivi après le traitement
Chez 31 % des patients n’ayant jamais reçu de nucléosides, positifs pour l’AgHBe et traités par l’entécavir, qui ont satisfait aux critères de réponse (suppression virologique selon le test de l’ADN-r et perte de l’AgHBe) et qui ont abandonné le traitement, la réponse s’est maintenue pendant les 24 semaines de suivi après le traitement chez 75 % d’entre eux. Chez 88 % des patients n’ayant jamais reçu de nucléosides, négatifs pour l’AgHBe et traités par l’entécavir qui ont satisfait aux critères de réponse (suppression virologique selon le test de l’ADN-r et taux d’ALAT < 1,25 X LSN), la réponse s’est maintenue pendant les 24 semaines de suivi après le traitement chez 46 % d’entre eux. Des 22 patients (16 %) réfractaires à la lamivudine qui ont satisfait aux critères de réponse (suppression virologique selon le test de l’ADN-r et perte de l’AgHBe) alors qu’ils prenaient de l’entécavir, la réponse s’est maintenue pendant les 24 semaines de suivi après le traitement chez 11 d’entre eux (soit 50 % des patients).
Données de l’étude d’observation à long terme
L’étude AI463080 était une étude observationnelle de phase IV, internationale, ouverte et à répartition aléatoire visant à évaluer les risques et les bienfaits à long terme d’ entécavir (0,5 mg/jour ou 1 mg/jour) chez des sujets atteints d’une infection chronique par le VHB, comparativement à d’autres analogues nucléosidiques/nucléotidiques du virus de l’hépatite B considérés comme des traitements de référence.
Au total, 12 378 patients ont été traités avec entécavir (n = 6 216) ou d’autres analogues nucléosidiques/nucléotidiques du VHB (autres que l’entécavir [non-ETV]) (n = 6 162). Les patients ont été évalués au départ, puis tous les six mois pendant une période pouvant aller jusqu’à 10 ans. Les principaux paramètres d’évaluation cliniques au cours de l’étude étaient les tumeurs malignes de tout type, la progression de la maladie attribuable au VHB et liée au foie, les tumeurs malignes autres que le carcinome hépatocellulaire (CHC), le CHC et les décès. Les données de l’étude ont montré que entécavir n’était pas significativement associé à une augmentation du risque de tumeur maligne, comparativement à d’autres analogues ucléosidiques/nucléotidiques du VHB considérés comme des traitements de référence, d’après le paramètre d’évaluation composé « tumeurs malignes de tout type » ou le paramètre individuel « tumeur maligne autre que CHC ». Dans les groupes entécavir et non-ETV, la tumeur maligne le plus fréquemment signalée était le CHC, suivi des tumeurs gastro-intestinales. Dans l’ensemble, les données montrent aussi que l’utilisation prolongée de entécavir n’est pas associée à une fréquence moindre de progression de la maladie attribuable au VHB ou à une réduction du taux de décès, comparativement à d’autres analogues nucléosidiques/nucléotidiques du VHB. Les principaux paramètres d’évaluation cliniques sont présentés au tableau 16 :
Table 16: Analyses principales du délai de survenue des événements validés – Sujets répartis au hasard et traités
| Nombre de sujets ayant présenté un événement | ||||
| Paramètre d’évaluation a | ETV N=6,216 | Non-ETV N=6,162 | Rapport des risques instantanés [ETV:non-ETV] (IC)b | Valeur de pc |
| Principaux paramètres d’évaluation | ||||
| Tumeurs malignes de tout type | 331 | 337 | 0.93 (0.800, 1.084) | 0.3553 |
| Progression de la maladie attribuable au VHB et liée au foie | 350 | 375 | 0.89 (0.769, 1.030) | 0.1182 |
| Décès | 238 | 264 | 0.85 (0.713, 1.012) | 0.0676 |
| Paramètres d’évaluation secondaires | ||||
| Tumeur maligne autre que CHC | 95 | 81 | 1.10 (0.817, 1.478) | |
| CHC | 240 d | 263 | 0.87 (0.727, 1.032) | |
a Le paramètre « tumeurs malignes de tout type » regroupe le CHC et les tumeurs malignes autres que le CHC. Le paramètre « progression de la maladie attribuable au VHB et liée au foie » regroupe le décès d’origine hépatique, le CHC et la progression de la maladie attribuable au VHB autre que le CHC.
b IC à 95,03 % pour les tumeurs malignes de tout type, le décès et la progression de la maladie attribuable au VHB et liée au foie; IC à 95 % pour les tumeurs malignes autres que le CHC, le CHC, le décès d’origine hépatique et la progression de la maladie attribuable au VHB autre que le CHC.
c Les valeurs de p sont fournies pour les événements cliniques qui sont désignés comme des paramètres d’évaluation principaux selon le protocole.
d Un sujet présentait un CHC avant le traitement et a été exclu de l’analyse.
IC = intervalle de confiance; N = nombre total de sujets.
Les limites de l’étude comprenaient les changements de population au cours de la période de suivi à long terme et les changements de traitement plus fréquents après la répartition aléatoire dans le groupe non-ETV. En outre, l’étude n’avait pas la puissance suffisante pour démontrer une différence dans le taux de tumeurs malignes autres que le CHC en raison du taux de base plus faible que prévu.
Populations particulières
Patients co-infectés par le VIH et le VHB
L’étude AI463038, un essai à répartition aléatoire, à double insu et contrôlé par placebo, comparant l’entécavir à un placebo, a été menée auprès de 68 patients infectés à la fois par le VIH et le VHB, ayant manifesté une récidive de virémie pendant qu’ils recevaient un traitement antirétroviral hautement actif (HAART) contenant de la lamivudine. Tout en continuant de suivre le traitement HAART contenant de la lamivudine (à 300 mg/jour), les patients ont d’abord reçu soit de l’entécavir à raison de 1 mg, une fois par jour (51 patients), soit un placebo (17 patients) pendant 24 semaines, après quoi ils ont tous reçu de l’entécavir sans insu pendant 24 semaines additionnelles. Au départ, les patients avaient une concentration d’ADN du VHB sérique déterminée par PCR de 9,13 log10 copies/mL. Initialement, 99 % des patients étaient positifs pour l’AgHBe et présentaient une concentration initiale moyenne d’ALAT de 71,5 U/L. La concentration médiane de l’ARN du VIH est demeurée stable à environ 2 log10 copies/mL pendant les 24 semaines du traitement à double insu. Les valeurs des paramètres d’évaluation virologiques et biochimiques après 24 semaines sont présentées au Tableau 17. Il n’existe aucune donnée sur les patients infectés à la fois par le VIH et le VHB n’ayant pas reçu de traitement antérieur par la lamivudine. L’entécavir n’a pas été évalué chez des patients co-infectés par le VIH et le VHB ne recevant pas en même temps de traitement contre l’infection par le VIH. (Voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières : Patients co-infectés par le VIH et le VHB).
Tableau 17 : Valeurs des paramètres d’évaluation virologiques et biochimiques après 24 semaines (étude AI463038)
Entécavir 1 mga n = 51 | Placeboa n = 17 | |
ADN du VHBb Proportion indétectable (< 300 copies/mL) | 6 % | 0 |
| Changement moyen par rapport aux valeurs initiales (log10 copies/mL) | (-3,65*) | (+0,11) |
| Normalisation de l’ALAT (≤ 1 x LSN) | (34 %) c | (8 %) c |
a Tous les patients ont également suivi un traitement HAART contenant de la lamivudine b PCR sur automate Cobas Amplicor de Roche (seuil inférieur de quantification = 300 copies/mL) c Pourcentage de patients ayant présenté initialement des taux anormaux d’ALAT (> 1 x LSN) dont les taux ont été normalisés (n = 35 pour ceux sous entécavir et n = 12 pour ceux sous placebo). * p < 0,0001
À la fin de la phase ouverte de l’étude (48e semaine), 8 % des patients qui avaient été assignés initialement au traitement par l’entécavir, présentaient un ADN du VHB < 300 copies/mL, déterminé par PCR, le changement moyen de l’ADN du VHB initial évalué par PCR étant de -4,20 log10 copies/mL. De plus, chez 37 % des patients qui présentaient au départ des taux anormaux d’ALAT, ces taux ont été normalisés (≤ 1 % LSN).
PHARMACOLOGIE DÉTAILLÉE
Mode d’action
L’entécavir est un nucléoside analogue de la guanosine, efficacement phosphorylé en sa forme triphosphate active, qui présente une activité sélective contre la polymérase du VHB. Le triphosphate d’entécavir inhibe la polymérase (une transcriptase inverse, ou rt, pour reverse transcriptase), en entrant en compétition avec le substrat naturel de l’enzyme, le triphosphate de désoxyguanosine, et en inhibant ses trois activités fonctionnelles : 1) l’amorçage, 2) la transcription inverse du brin négatif à partir de l’ARN messager prégénomique et 3) la synthèse du brin positif de l’ADN du VHB. Le triphosphate d’entécavir a une constante d’inhibition (Ki) de 0,0012 mcM pour l’ADN polymérase du VHB et il est un faible inhibiteur des ADN polymérases α, ß et δ cellulaires ainsi que de l’ADN polymérase γ mitochondriale, les valeurs des Ki pour ces enzymes allant de 18 à > 160 mcM..
Activité antivirale
L’entécavir inhibe la synthèse de l’ADN du VHB (réduction de 50 %, CE50) à une concentration de 0,004 μM dans les cellules HepG2 humaines transfectées par le VHB de type sauvage. La CE50 médiane de l’entécavir contre des souches de VHB résistantes à la lamivudine (rtL180M, rtM204V) est de 0,026 mcM (intervalle : 0,010-0,059 mcM).
Une analyse approfondie de l’effet inhibiteur de l’entécavir sur divers isolats de laboratoire et isolats cliniques du VIH-1, portant sur une variété de cellules et menée dans diverses conditions, a donné des valeurs de CE50 allant de 0,26 à plus de 10 mcM. Les plus faibles CE50 ont été observés lorsqu’on utilisait de plus faibles taux de virus. Dans les cultures cellulaires, l’entécavir a entraîné une substitution M1841 dans la transcriptase inverse du VIH à des concentrations micromolaires, confirmant la présence d’une pression inhibitrice à des concentrations élevées d’entécavir. Les variants du VIH porteurs de la substitution M1841 ont montré une perte de sensibilité à l’entécavir.
Le traitement quotidien ou hebdomadaire par l’entécavir a significativement réduit les taux d’ADN viral (4 à 8 log10) dans deux modèles animaux appropriés, des marmottes ayant une infection chronique par le virus de l’hépatite de la marmotte (WHV) et des canards infectés par le VHB du canard. Des études de longue durée chez la marmotte ont montré que l’administration hebdomadaire de doses orales de 0,5 mg/kg d’entécavir (exposition semblable à celle résultant de l’administration d’une dose de 1 mg chez l’humain) avait permis de maintenir l’ADN viral à des taux indétectables (< 200 copies/mL, selon le dosage par PCR) pendant une période allant jusqu’à 3 ans chez 3 marmottes sur 5. Aucun changement de la polymérase du VHB associé à une résistance à l’entécavir n’a été décelé chez les animaux traités pendant une période de traitement allant jusqu’à 3 ans.
TOXICOLOGIE
Toxicité aiguë (Tableau 1)
Des études sur la toxicité de doses orales uniques d’entécavir allant de 40 à 5000 mg/kg ont été réalisées chez la souris et le rat. Chez la souris, aucun changement lié au médicament n’a été observé à une dose de 40 mg/kg. Des pertes de poids corporel ont été notées aux doses de 200 mg/kg ou plus. À compter de 1000 mg/kg, des signes de toxicité évidents ont été observés et certains animaux sont morts. Chez le rat, aucun changement lié au médicament n’a été observé à 40 et à 200 mg/kg. Aux doses de 1000 mg/kg ou plus, certains animaux sont morts.
Toxicité de doses répétées (Tableau 2)
Des études sur la toxicité de doses répétées du médicament, administrées par voie orale à raison d’une fois par jour, ont été réalisées chez la souris, le rat, le chien et le singe. Les études clés comprennent deux études de six mois sur le traitement par voie orale chez la souris et deux études chez le rat pour évaluer la toxicité chronique et pour orienter le choix des doses en vue des études de cancérogénicité par voie orale, deux études de trois mois chez le chien pour évaluer la toxicité et la réversibilité des changements liés au médicament et, enfin, une étude de un an chez le singe, qui comportait une évaluation provisoire à trois mois.
Chez le chien, une inflammation du SNC réversible, spécifique de l’espèce, a été observée à des doses permettant d’obtenir au moins 51 fois l’exposition produite par 1 mg d’entécavir chez l’humain. La spécificité d’espèce, la réversibilité et la forte exposition à laquelle l’inflammation du SNC a été constatée portent à croire que cette observation n’est pas pertinente sur le plan de l’innocuité chez l’humain. Les autres organes cibles évalués lors des études sur la toxicité des doses répétées chez les animaux ont été les reins, le foie, les poumons, les muscles squelettiques et les testicules. On a considéré que les changements dans ces organes étaient peu susceptibles d’être pertinents sur le plan de l’innocuité chez l’humain parce qu’ils étaient soit spécifiques de l’espèce soit associés à une forte exposition relative comparativement aux sujets humains et/ou parce qu’ils touchaient des organes qui n’étaient pas des tissus cibles dans les essais cliniques sur l’entécavir. En ce qui a trait à la toxicité pour les organes cibles en général, les résultats d’une étude de un an chez le singe sont les plus convaincants parce qu’aucune toxicité sur les organes cibles n’était évidente à une exposition au moins 136 fois supérieure à celle produite par 1 mg d’entécavir chez l’humain.
Toxicité pour la reproduction (Tableau 3)
On a réalisé des études de toxicité relatives à la reproduction pour évaluer les effets possibles de l’entécavir sur le développement embryonnaire et fœtal chez le rat et le lapin, et les effets sur la croissance, le développement et la capacité de reproduction de la progéniture chez le rat.
Chez le rat et le lapin, aucune toxicité embryonnaire ou maternelle n’a été observée à une exposition 28 fois et 212 fois supérieure, respectivement, à celle produite chez des sujets humains par 1 mg d’entécavir. On a noté chez le rat une toxicité maternelle, une toxicité embryonnaire et fœtale (résorptions) ainsi qu’une baisse du nombre de petits vivants par portée à une exposition 180 fois plus élevée que celle produite par une dose de 1 mg chez l’humain. Les autres anomalies observées chez les fœtus de rat à une exposition 3 100 fois supérieure à celle produite par 1 mg chez l’humain comprenaient un poids corporel plus faible, des malformations de la queue et des vertèbres, une réduction de l’ossification (vertèbres, sternèbres et phalanges) ainsi que formation de vertèbres et de côtes surnuméraires. Chez le lapin, une toxicité embryonnaire et fœtale (résorptions), une réduction de l’ossification (os hyoïde) et une fréquence accrue d’une 13e côte ont été observées à une exposition 883 fois supérieure à celle produite par 1 mg chez l’humain. Enfin, dans une étude périnatale et postnatale chez le rat, aucun effet indésirable n’a été observé chez la progéniture, à une exposition plus de 94 fois supérieure à celle produite par 1 mg chez l’humain.
Carcinogenèse, mutagenèse, altération de la fertilité (Tableaux 4 et 5)
Des études sur le pouvoir cancérigène à long terme de l’entécavir administré par voie orale ont été réalisées chez la souris et le rat à des expositions allant jusqu’à environ 42 fois (souris) et 35 fois (rat) celle observée chez l’humain à la dose de 1 mg.
SOURIS : Les adénomes pulmonaires ont été plus fréquents chez les mâles et les femelles, à des expositions respectivement 3 fois et 40 fois supérieures à celle observée chez des sujets humains à la dose de 1 mg. Les carcinomes pulmonaires ont été plus fréquents autant chez les mâles que chez les femelles à une exposition 40 fois supérieure à celle observée chez l’humain à la dose de 1 mg. L’apparition des tumeurs était précédée de la prolifération des pneumocytes dans le poumon, phénomène qui n’a pas été observé chez les rats, les chiens ou les singes ayant reçu l’entécavir, ce qui indique qu’il se produit probablement chez la souris un événement essentiel à l’évolution des tumeurs du poumon, qui est propre à cette espèce. À la plus forte dose étudiée (équivalant à une exposition environ 40 fois supérieure à celle observée chez l’humain à la dose de 1 mg), la fréquence des carcinomes hépatocellulaires ainsi que la fréquence combinée des adénomes et des carcinomes chez les souris mâles et des tumeurs vasculaires (hémangiomes des ovaires et de l’utérus et hémangiomes/angiosarcomes de la rate) chez les souris femelles étaient significativement plus élevées.
La dose sans effet observable (DSEO) pour la néoplasie a été établie à 0,004 mg/kg/jour chez les mâles (équivalant à une exposition 1 fois supérieure à celle observée chez l’humain à la dose de 1 mg) d’après les données sur les adénomes pulmonaires; pour toutes les autres tumeurs chez les souris mâles et femelles, la DSEO a été établie à 0,4 mg/kg (équivalant à une exposition respectivement 14 fois et 11 fois supérieure à celle observée chez l’humain à la dose de 1 mg). Aux doses tumorigènes, les expositions générales correspondaient à 3 fois (tumeurs pulmonaires chez les souris mâles) et à environ 40 fois (toutes les autres tumeurs) celle observée chez l’humain à la dose de 1 mg.
RATS : Chez les rats femelles, la fréquence des adénomes hépatocellulaires et la fréquence combinée des adénomes et des carcinomes étaient significativement plus élevées à la plus forte dose, équivalant à une exposition 24 fois supérieure à celle observée chez l’humain à la dose de 1 mg. La fréquence des tumeurs cérébrales de la microglie était significativement plus élevée chez les rats mâles et femelles à la plus forte dose, équivalant respectivement à 35 fois et à 24 fois celle observée chez l’humain à la dose de 1 mg. La fréquence des fibromes cutanés était significativement plus élevée chez les rats femelles à la dose de 0,4 (forte) et de 2,6 mg/kg/jour (la plus forte), équivalant respectivement à 4 fois et à 24 fois celle observée chez l’humain à la dose de 1 mg.
La DSEO pour la néoplasie a été établie à 0,2 mg/kg/jour pour les mâles (équivalant à 5 fois l’exposition observée chez l’humain à la dose de 1 mg) et à 0,06 mg/kg/jour pour les femelles d’après les données sur les fibromes cutanés (équivalant à < 1 fois l’exposition observée chez l’humain à la dose de 1 mg) ou de 0,4 mg/kg/jour (toutes les autres tumeurs, équivalant à 4 fois l’exposition observée chez l’humain à la dose de 1 mg). Aux doses tumorigènes, les expositions générales chez les mâles et les femelles correspondaient à respectivement 35 fois et à 4/24 fois celle observée chez l’humain à la dose de 1 mg.
On ne sait pas dans quelle mesure les résultats des études du pouvoir cancérigène, effectuées chez les rongeurs, ont une valeur prédictive pour les humains (voir ESSAIS CLINIQUES, Données de l’étude d’observation à long terme).
L’entécavir exerce des effets clastogènes sur les lymphocytes humains mis en culture et sur des cellules de lymphome de souris in vitro. Il n’a pas d’effet mutagène dans le test de réversion de mutation bactérienne d’Ames, dans un essai de mutation génétique de cellules de mammifères et dans un essai de transformation de cellules d’embryon de hamster syrien. L’entécavir a également donné des résultats négatifs dans le test du micronoyau par voie orale et lors d’une étude sur la réparation de l’ADN par voie orale chez des rats. Dans des études sur la toxicité pour la reproduction dans lesquelles des rats ont reçu jusqu’à 30 mg/kg pendant une période allant jusqu’à 4 semaines, aucune indication d’une altération de la fertilité n’a été observée chez les mâles ou les femelles après une exposition plus de 90 fois supérieure à celle d’un humain recevant 1 mg. Dans les études de toxicité chez les rongeurs et le chien, une dégénérescence des tubes séminifères a été observée après une exposition supérieure ou égale à 35 fois celle de sujets humains recevant 1 mg. Aucun changement n’a été décelé dans les testicules de singes qui avaient reçu de l’entécavir pendant 1 an et dont le taux d’exposition était 167 fois plus élevé que celui de sujets humains recevant 1 mg.
Tableau 1 - TOXICITÉ AIGUË
| Espèce/ souche | n/Dose/ Sexe | Dose mg/kg/ jour | Voie d’administration | Dose maximale sans effet létal (mg/kg) | Dose létale approximative (mg/kg) | Observations |
| Souris/CD-1 | M5 F5 | 0, 40, 200, 1000, et 5000 | Orale, gavage | 200 | ≥ 1000 | 40 mg/kg : Aucun effet lié au médicament n’a été observé. ≥ 200 mg/kg : Pertes de poids corporel transitoires. ≥ 1000 mg/kg : Un mâle recevant 1000 mg/kg et 4 mâles et toutes les femelles recevant 5000 mg/kg sont morts. Testicules : dégénérescence modérée de l’épithélium des tubes séminifères. Rate : déplétion lymphoïde légère à modérée. |
| Rat/SD | M5 | 0, 40, 200, 1000, et 5000 | Oral, gavage | 200 | ≥ 1000 | ≤ 200 mg/kg : Aucun effet lié au médicament n’a été observé. ≥ 1000 mg/kg : Un rat recevant 1000 mg/kg et tous les rats recevant 5000 mg/kg sont morts. Chez les rats morts, coloration rouge de l’intestin grêle associée à une hémorragie et nécrose du duodénum et du jéjunum. |
Tableau 2 – TOXICITÉ DE DOSES RÉPÉTÉES
| Espèce/souche | N/Sexe | Dose mg/kg/jour | Voie d’administration | Durée de l’administration | DSENO (mg/kg) | Observations |
| SOURIS | ||||||
| Souris/CD-1 | Quatre groupes de 10 M + 10 F chacun | 0, 0.2, 1, et 5 | Orale, gavage | 6 mois | < 0,2 | ≥ 0,2 mg/kg : Foie : dégénérescence centrolobulaire minimale à modérée. ≥ 1 mg/kg : Poumon : histiocytose alvéolaire minimale à légère. Muscles squelettiques : myopathie minimale à légère. 5 mg/kg : Poids corporel plus faible (mâles); baisses minimales à modérées du nombre total de leucocytes et de la numération lymphocytaire; hausses légères à modérées de l’ALAT et/ou de l’ASAT sériques; hausse du poids des reins et diminution du poids des testicules chez les mâles; et hypertrophie hépatocellulaire centrolobulaire minimale à faible dans le foie. |
| Souris/CD-1 | Trois groupes de 10 M + 10 F chacun | 0, 10, et 20 | Orale, gavage | 6 mois | < 10 | ≥ 10 mg/kg: Mortalité; poids corporel plus faible, baisses minimales à légères des protéines totales, de l’albumine et des globulines sériques; diminution du poids des testicules et de la prostate/vésicules séminales; aggravation de la néphropathie; dégénérescence minimale à modérée et hypertrophie dans la région centrolobulaire du foie; hyperplasie et/ou adénomes broncho-alvéolaires, et histiocytose alvéolaire minimale à modérée dans les poumons; myopathie minimale à modérée des muscles squelettiques; dégénérescence minimale à modérée des tubes séminifères dans les testicules. 20 mg/kg : Légères baisses du nombre total de leucocytes et de la numération lymphocytaire chez les mâles; baisses minimales à légères des protéines totales, de l’albumine et des globulines sériques. |
| RAT | ||||||
| Rat/SD | Quatre groupes de 20 M + 20 F chacun | 0, 0.02, 0.08, et 0.3 | Orale, gavage | 6 mois | < 0,02 | ≥ 0,02 mg/kg : Dégénérescence centrolobulaire minimale dans le foie. |
| Espèce/souche | N/Sexe | Dose mg/kg/jour | Voie d’administration | Durée de l’administration | DSENO (mg/kg) | Observations |
| Rat/SD | Quatre groupes de 20 M + 20 F chacun | 0, 0.6, 3, et 15 | Orale, gavage | 6 mois | 0,6 | ≥ 0,6 mg/kg : Baisses minimales à légères des protéines totales, de l’albumine et des globulines sériques chez les mâles; dégénérescence centrolobulaire minimale à légère dans le foie (associée à une hypertrophie des mitochondries hépatocytaires chez les mâles, clairement différente des mégamitochondries hépatocytaires observées en rapport avec un autre antiviral nucléosidique et considérée comme secondaire à la dégénérescence hépatocellulaire); myopathie minimale à légère des muscles squelettiques. ≥ 3 mg/kg : Hausses minimales à légères de l’azote uréique et du cholestérol sériques, et augmentation minimale à modérée de l’ASAT sérique chez les mâles. 15 mg/kg : Poids corporel plus faible chez les mâles; légère hausse du nombre total de leucocytes chez les mâles; hausses minimales à légères du temps de prothrombine; hausses minimales à légères de l’azote uréique, du cholestérol et du sodium sériques chez les femelles; hausses minimales à légères de l’ALAT et du chlorure sériques; légères hausses de la consommation d’eau et du volume des urines, et légère baisse de la densité relative de l’urine chez les mâles; baisse du poids et de la taille des testicules. |
| Espèce/souche | N/Sexe | Dose mg/kg/jour | Voie d’administration | Durée de l’administration | DSENO (mg/kg) | Observations |
| CHIEN | ||||||
| Chien/Beagle | Quatre groupes de 3 M + 3 F chacun | 0, 0,3, 3 et 30/15 (en raison d’une toxicité manifeste à 30 mg/kg, la dose la plus forte a été réduite à 15 mg/kg le 29e jour de l’administration) | Orale, capsule | 3 mois | < 0,3 | ≥ 0,3 mg/kg : Baisse du poids des testicules et de la prostate; inflammation minimale à modérée dans le cerveau. ≥ 3 mg/kg : Baisse du poids des ovaires; inflammation minimale à légère dans la moelle épinière; inflammation et déplétion des grains de zymogène dans le pancréas; dégénérescence des tubes séminifères dans les testicules; atrophie de la prostate. 30/15 mg/kg : Trois chiens moribonds ont été sacrifiés après environ un mois d’administration. Chez les animaux survivants recevant de fortes doses : signes cliniques de toxicité, changements des constantes biologiques, y compris des baisses légères à modérées des paramètres érythrocytaires et leucocytaires ainsi que de la numération plaquettaire; légère hausse de la gamma-glutamyl-transférase sérique; hausse du rapport myéloïdes/érythrocytaires et baisse modérée du nombre de mégacaryocytes dans les frottis de moelle osseuse; hausse modérée de la densité relative de l’urine. Chez les chiens sacrifiés et survivants : déplétion myéloïde/érythrocytaire dans la moelle osseuse; déplétion lymphoïde dans les ganglions lymphatiques. |
| Dog/Beagle | Control 4M 4F; 0.1 mg/kg 3M 3F; 15 mg/kg 6M 6F. 2 M + 2 F témoins et 3 M + 3 F à 15 mg/kg évalués après une période de 3 mois suivant l’administration. | 0, 0,1, et 15 | Orale, capsule | 3 mois | 0,1 | 0.1 mg/kg : Aucun effet lié au médicament. 15 mg/kg : Les changements concordaient généralement avec ceux observés aux doses de 30/15 mg/kg dans l’étude initiale de 3 mois, mais les organes cibles étaient limités au SNC, au pancréas et aux testicules; tous les changements étaient réversibles ou présentaient des signes de réversibilité (poids des testicules). |
| Espèce/souche | N/Sexe | Dose mg/kg/jour | Voie d’administration | Durée de l’administration | DSENO (mg/kg) | Observations |
| SINGE | ||||||
| Singe/Cynomolgus | Quatre groupes de 6 M + 6 F chacun; 2 M + 2 F utilisés pour l’évaluation provisoire après 3 mois d’administration | 0, 0.4, 4, et 40 | Orale, gavage | 1 an | 40 | 0,4 and 4 mg/kg : Aucun effet lié au médicament. 40 mg/kg : Hausses minimales de l’azote uréique et du potassium sériques. |
Tableau 3 – REPRODUCTION ET TÉRATOLOGIE
| Type d’étude Espèce/souche | N/ Sexe | Dose mg/kg/jour (multiple de l’exposition humaine) | Durée de l’administration | Voie d’administration | Observations |
| Étude de l’effet du médicament administré par voie orale sur la fertilité et le développement embryonnaire précoce – Traitement de rats femelles Rats/SD | Quatre groupes de 25 F chacun | 0, 0,3, 3, et 30 | 2 semaines avant l’accouplement jusqu’au jour 7 de la gestation | Oral, gavage | ≥ 0,3 mg/kg : Aucun effet lié au médicament. |
| Étude de l’effet du médicament administré par voie orale sur la fertilité et le développement embryonnaire précoce – Traitement de rats mâles Rats/SD | Quatre groupes de 25 M chacun | 0, 0,1, 1, et 10 | 4 semaines avant l’accouplement jusqu’à l’euthanasie prévue (33 à 42 doses quotidiennes) | Orale, gavage | 0,1 et 1 mg/kg : Aucun effet lié au médicament. 10 mg/kg : Perte de poids corporel et gain de poids corporel. |
Étude de l’effet du médicament administré par voie orale sur le développement embryonnaire et fœtal chez le rat Rats/SD | Quatre groupes de 22 F chacun | 0, 2, 20, et 200 | Jours 6-15 de la gestation | Orale, gavage | 0,2 mg/kg: Aucun effet lié au médicament. ≥ 20 mg/kg : Chez les mères : perte de poids corporel et gain de poids corporel. Chez les fœtus : augmentation de la mortalité embryofœtale (résorptions), accompagnée d’une baisse du nombre de petits vivants par portée. 200 mg/kg : Chez les mères : 1 décès, baisse de la consommation de nourriture et augmentation de la fréquence de fèces absentes ou réduites. Chez les fœtus : poids corporel plus faible; malformations de la queue et des vertèbres; retard dans l’ossification des vertèbres, des sternèbres et des phalanges; et formation de vertèbres lombaires et côtes surnuméraires. |
Étude de l’effet du médicament administré par voie orale sur le développement embryonnaire et fœtal chez le lapin Lapin/NZW | Quatre groupes de 20 F chacun | 0, 1, 4, et 16 | Jours 6-18 de la gestation | Orale, gavage | 1 and 4 mg/kg : Aucun effet lié au médicament. 16 mg/kg : Chez les fœtus : augmentation de la mortalité embryofœtale (résorptions), accompagnée d’une baisse du nombre de petits vivants par portée; retard développemental dans l’ossification de l’hyoïde; fréquence accrue de la présence d’une 13e côte. |
Étude de l’effet du médicament administré par voie orale sur le développement prénatal et postnatal chez le rat Rats/SD | Quatre groupes de 25 F chacun | 0, 0,3, 3, et 30 | Du jour 6 de la gestation au jour 20 de la lactation | Orale, gavage | 0,3 and 3 mg/kg : Aucun effet lié au médicament. 30 mg/kg : Chez les mères : baisse des gains de poids corporel. |
Tableau 4 – POUVOIR CANCÉRIGÈNE
| Espèce/souche | N/ Sexe | Dose mg/k g/jour | Voie d’administration | Durée de l’administration | Observations |
Étude du pouvoir cancérigène chez la souris Souris/CD-1 | Quatre groupes de 60 M + 60 F chacun | 0, 0, 0,004, 0,04, 0,4, et 4 | Orale, gavage | 24 mois | 0,004 mg/kg : Aucun effet lié au médicament. ≥ 0,04 mg/kg: Fréquence accrue d’adénomes bronchiques/alvéolaires dans les poumons chez les mâles ≥ 0,4 mg/kg : Mortalité accrue; hyperplasie de l’épithélium alvéolaire, leucocytose/inflammation interstitielle et infiltration de l’espace alvéolaire par des macrophages alvéolaires dans les poumons. 4 mg/kg : Poids corporel et gains de poids corporel plus faibles; fréquence accrue d’hyperplasie focale de l’épithélium bronchiolaire et de fibrose alvéolaire dans les poumons, et d’hématocystes, de thrombus et d’ectasies dans les ovaires; fréquence accrue de tumeurs, notamment : carcinome bronchique/alvéolaire dans les poumons, adénome bronchique/alvéolaire (femelles) dans les poumons, carcinome hépatocellulaire (mâles) dans le foie, et tumeurs vasculaires (femelles). |
Étude du pouvoir cancérigène chez le rat Rat/SD | Six groupes de 60 M +60 F chacun | 0, 0, 0, 0,003, 0,02, et 0,2, et 1,4 (M); 0, 0, 0,01, 0,06, 0,4, et 2,6 (F) | Oral, gavage | 24 mois | 0,003 mg/kg (mâles), et 0,01 et 0,06 mg/kg (femelles) : Aucun effet lié au médicament. ≥ 0,2 mg/kg (mâles) : Fréquence accrue d’hyperplasie focale exocrine dans le pancréas et d’altérations hépatocellulaires dans le foie. 1,4 mg/kg (mâles) : Baisse du poids corporel; fréquence accrue de vacuolisation hépatocytaire, de dégénérescence testiculaire et de néphropathie chronique évolutive; fréquence accrue de tumeurs, notamment de gliomes malins dans le cerveau. ≥0,4 mg/kg (femelles) : Fréquence accrue d’altérations hépatocellulaires. 2,6 mg/kg (femelles) : Fréquence accrue de vacuolisation hépatocytaire; fréquence accrue de tumeurs, notamment d’adénomes hépatocellulaires, de gliomes malins dans le cerveau et de fibromes cutanés. |
Tableau 5 – POUVOIR MUTAGÈNE
| Essai/Modèle | Sexe | Concentration/Dose | Route of Administration | Durée de l’administration | Effets |
| IN VITRO | |||||
| Ames/S. typhimurium et E. Coli | S/O | de 312,5 à 5000 ng/boîte, avec et sans activation | NA | 48 h | Non mutagène |
Mutation/locus HGPRT des cellules CHO | S/O | de 50 à 1000 mcg/mL, sans activation métabolique | NA | 4 h | Non mutagène lorsque la substance est évaluée jusqu’à des concentrations cytotoxiques |
Cytogénétique/ Culture primaire de lymphocytes humains | S/O | de 2,5 à 20 mcg/mL (sans activation métabolique) et 2,5 à 200 μg/mL avec activation métabolique | NA | 24 h sans activation métabolique et 5 h avec activation métabolique | Cytotoxique à ≥ 5 mcg/mL (sans activation métabolique) et à 200 mcg/mL (avec activation métabolique). Hausse des aberrations chromosomiques à ≥ 10 mcg/mL (sans activation métabolique) et à ≥ 50 mcg/mL (avec activation métabolique). |
| Transformation cellulaire/Cellules d’embryon de hamster syrien | S/O | de 0,125 à 2,0 mcg/mL | NA | 7 jours | Pas d’augmentation du nombre de cellules morphologiquement transformées lorsque la substance est évaluée jusqu’à des concentrations cytotoxiques. |
| IN VIVO | |||||
| Micronoyau/Rat | Mâle | 2 à 2000 mg/kg par jour | Oral, gavage | 3 jours | Non génotoxique |
| Réparation de l’ADN /Rat | Mâle | 2 à 2000 mg/kg | Oral, gavage | Dose unique | Non génotoxique |
RÉFÉRENCES
- 1.
Innaimo S, Seifer M, Bisacchi G, Standring D, Zahler R, Colonno R. Identification of BMS-
200475 as a potent and selective inhibitor of Hepatitis B virus. Antimicrob Agents Chemother 1997, 41:1444-1448.
- 2. Yamanaka G, Wilson T, Innaimo S, Bisacchi GS, Egli P, Rinehart JK, et al. Metabolic studies on BMS-200475 - a new antiviral compound active against hepatitis B. Antimicrob Agents Chemother 1999, 43:190-193.
- 3. Seifer M, Hamatake R, Colonno R, Standring D. In vitro inhibition of hepadnavirus polymerases by the triphosphates of BMS-200475 and lobucavir. Antimicrob Agents Chemother 1998, 42:3200-3208.
- 4. Genovesi EV, Lamb L, Medina I, et al. Efficacy of the carbocyclic 2'-deoxyguanosine nucleoside BMS-200475 in the woodchuck model of hepatitis B virus infection. Antimicrob Agents Chemother 1998, 42:3209-3217.
- 5. Tennant BC, Gerin JL. The woodchuck model of hepatitis B virus infection. In: Arras IM, editor. The Liver, Biology and Pathology, 3rd edition. New York: Raven Press, 1994, pp. 1455- 1466.
- 6.
Colonno RJ, Genovesi E, Medina I, Lamb L, Durham SK, Huang M-L, Corey L, Littlejohn M,
Locarnini S, Tennant BC, Rose B, Clark JM. Long-term entécavir treatment results in sustained antiviral efficacy and prolonged life span in the woodchuck model of chronic hepatitis infection. J Inf Dis 2001, 184:1236-1245.
- 7. Levine S, Hernandez D, Yamanaka G, Zhang S, Rose R, Weinheimer S, Colonno RJ. Efficacies of entécavir against lamivudine-resistant hepatitis B virus replication and recombinant polymerases in vitro. Antimicrob Agents Chemother 2002, 46:2525-2532.
- 8. Villeneuve JP, Durantel D, Durantel S, Westland C, Xiong S, Brosgart CL, et al. Selection of a hepatitis B virus strain resistant to adefovir in a liver transplantation patient. J Hepatol 2003, 39:1085-9.
- 9. Lewin S, Walters T, Locarnini S. Hepatitis B treatment: rational combination chemotherapy based on viral kinetic and animal model studies. Antiviral Research, 2002, 55:381-396.
- 10. Locarnini S, Birch C. Antiviral chemotherapy for chronic hepatitis B infection: Lessons learned from treating HIV-infected patients. J Hepatol 1999, 30:536-550.
- 11.
Chang TT, Gish RG, et al. A comparison of Entecavir and Lamivudine for HBeAg-Positive
Chronic Hepatitis B. N ENGL J MED 2006, 354;10. 1001-1010
- 12.
Lai C-L, Shouval D, et al. Entecavir versus Lamivudine for Patients with HBeAG-Negative
Chronic Hepatitis B. N ENGL J MED 2006, 354; 10. 1011 - 1020
- 13.
Sherman M. et al. Entecavir for Treatment of Lamivudine-Refractory, HBeAg-Positive
Chronic Hepatitis B. Gastro 2006, 130: 2039-2049.
- 14.
BARACLUDEMC (Comprimés d’entécavir, 0.5 mg), Numéro de contrôle de la présentation :
233293, Monographie de produit, Bristol-Myers Squibb Canada., Date de révision : le 23 septembre 2020.
- 14.