


Monographie de produit - Mounjaro
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-06 |
| 1 Indications, 1.1 Pédiatrie | 2026-06 |
| 2 Contre-indications | 2026-04 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-06 |
| 4 Posologie et administration, 4.4 Administration | 2026-06 |
| 7 Mises en garde et précautions, Généralités | 2024-09 |
| 7 Mises en garde et précautions, Fonction visuelle | 2026-06 |
| 7 Mises en garde et précautions, 7.1.2 Allaitement | 2026-04 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2026-06 |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 5
1 Indications ..................................................................................................................... 5
1.1 Pédiatrie .............................................................................................................. 5 1.2 Gériatrie ............................................................................................................... 5 2 Contre-indications ......................................................................................................... 6
3 Encadré sur les mises en garde et précautions importantes ..................................... 6
4 Posologie et administration .......................................................................................... 6
4.1 Considérations posologiques ............................................................................... 6 4.2 Posologie recommandée et ajustement posologique ........................................... 6 4.4 Administration ...................................................................................................... 7 4.5 Dose oubliée ........................................................................................................ 8 5 Surdose .......................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 8
7 Mises en garde et précautions ..................................................................................... 9
Généralités ...................................................................................................................... 9 Cancérogenèse et génotoxicité ....................................................................................... 9 Appareil cardiovasculaire............................................................................................... 10 Conduite et utilisation de machines ............................................................................... 10 Système endocrinien et métabolisme ............................................................................ 10 Appareil digestif ............................................................................................................. 11 Fonctions hépatique, biliaire et pancréatique ................................................................. 11 Système immunitaire ..................................................................................................... 11 Surveillance et examens de laboratoire ......................................................................... 12 Fonction visuelle ............................................................................................................ 12 Considérations périopératoires ...................................................................................... 12 Fonction psychiatrique ................................................................................................... 13 Fonction rénale .............................................................................................................. 13 Santé reproductive ........................................................................................................ 13 7.1 Populations particulières .................................................................................... 13 7.1.1 Grossesse ...................................................................................................... 13 7.1.2 Allaitement ..................................................................................................... 14 7.1.3 Enfants et adolescents ................................................................................... 14 7.1.4 Personnes âgées ........................................................................................... 14 7.1.5 Insuffisance hépatique ................................................................................... 14 7.1.6 Insuffisance rénale ......................................................................................... 14 8 Effets indésirables ....................................................................................................... 15
8.1 Aperçu des effets indésirables ........................................................................... 15 8.2 Effets indésirables observés au cours des études cliniques ............................... 15 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ........................................................................................................18 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 20 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................... 20 8.5 Effets indésirables observés après la commercialisation.................................... 20 9 Interactions médicamenteuses .................................................................................. 21
9.2 Aperçu des interactions médicamenteuses ........................................................ 21 9.4 Interactions médicament-médicament ................................................................ 21 9.5 Interactions médicament-aliment ....................................................................... 22 9.6 Interactions médicament-plante médicinale ....................................................... 22 9.7 Interactions médicament-examens de laboratoire .............................................. 22 10 Pharmacologie clinique .............................................................................................. 22
10.1 Mode d’action .................................................................................................... 22 10.2 Pharmacodynamie ............................................................................................. 23 10.3 Pharmacocinétique ............................................................................................ 24 10.4 Immunogénicité ................................................................................................. 26 11 Conservation, stabilité et mise au rebut .................................................................... 26
12 Instructions particulières de manipulation du produit ............................................. 27
Partie 2 : Renseignements scientifiques ............................................................................... 28
13 Renseignements pharmaceutiques............................................................................ 28
14 Études cliniques .......................................................................................................... 29
14.1 Études cliniques par indication ........................................................................... 29 14.2 Études de biodisponibilité comparatives ............................................................ 42 15 Microbiologie ............................................................................................................... 43
16 Toxicologie non clinique ............................................................................................. 43
Renseignements destinés aux patient·e·s ............................................................................ 45
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
MOUNJARO (tirzépatide injectable) est indiqué comme traitement hebdomadaire d’appoint à un régime alimentaire et à de l’exercice physique pour améliorer la maîtrise glycémique chez :
les adultes atteints de diabète de type 2.
- En monothérapie lorsque la metformine ne convient pas en raison d’une contre-indication ou d’une intolérance.
En association avec :
- la metformine ou
- la metformine et une sulfonylurée (voir 4.1 Considérations posologiques et 7 Mises en garde et précautions) ou
la metformine et un inhibiteur du cotransporteur rénal sodium-glucose de type 2
(iSGLT-2) ou
- une insuline basale, avec ou sans metformine (voir 4.1 Considérations posologiques et 7 Mises en garde et précautions).
les enfants de 10 à moins de 18 ans atteints de diabète de type 2, en association avec :
- la metformine ou
- une insuline basale, avec ou sans metformine.
Limites d’utilisation
L’emploi de MOUNJARO en association avec des préparations d’insulines à action rapide, à action intermédiaire ou à double action n’a pas été étudié.
MOUNJARO ne remplace pas l’insuline.
MOUNJARO ne doit pas être utilisé chez les patients atteints de diabète de type 1 (autrefois appelé diabète insulinodépendant).
MOUNJARO ne doit pas être utilisé pour traiter l’acidocétose diabétique.
1.1 Pédiatrie
Pédiatrie (≥ 10 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de MOUNJARO en association avec la metformine et/ou une insuline basale comme traitement d’appoint à un régime alimentaire et à de l’exercice physique chez les enfants de 10 ans et plus atteints de diabète de type 2 ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation chez les enfants de 10 à moins de 18 ans.
Pédiatrie (< 10 ans) : L’innocuité et l’efficacité de MOUNJARO n’ont pas été étudiées chez les enfants de moins de 10 ans. MOUNJARO n’est pas indiqué pour une utilisation chez les enfants de ce groupe d’âge.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Lors des études cliniques, aucune différence quant à l’innocuité et à l’efficacité n’a dans l’ensemble été observée entre les patients de 65 ans et plus et les patients plus jeunes (voir 4 Posologie et administration, 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
2 Contre-indications
MOUNJARO est contre-indiqué :
- chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal (notamment à l’alcool benzylique en cas d’utilisation de MOUNJARO KwikPen) ou composant du contenant (voir 7 Mises en garde et précautions). Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement;
- chez les patients qui présentent des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde (CMT) ou atteints d’un syndrome de néoplasie endocrinienne multiple de type 2 (NEM2) [voir 7 Mises en garde et précautions];
- chez les patientes enceintes (voir 7.1.1 Grossesse).
3 Encadré sur les mises en garde et précautions importantes
RISQUE DE TUMEURS DES CELLULES C DE LA THYROÏDE
- L’exposition au tirzépatide à des doses cliniquement pertinentes cause des tumeurs des cellules C de la thyroïde (adénomes et carcinomes), dont l’apparition est liée à la dose et à la durée du traitement, chez les rats mâles et femelles (voir 16 Toxicologie non clinique). On ignore si MOUNJARO cause des tumeurs des cellules C de la thyroïde chez l’humain, notamment le CMT. La pertinence de ces résultats liés au risque de tumeurs des cellules C de la thyroïde attribuable au tirzépatide chez les rongeurs n’a pas été établie pour l’humain (voir 7 Mises en garde et précautions).
- MOUNJARO est contre-indiqué chez les patients ayant des antécédents personnels ou familiaux de CMT et chez les patients atteints d’un NEM2. On ignore si la surveillance du taux de calcitonine sérique ou la surveillance échographique de la thyroïde permettra de réduire le risque de tumeurs des cellules C de la thyroïde chez l’humain. Les patients devraient être conseillés au sujet du risque de tumeurs de la thyroïde et renseignés sur les symptômes (voir 2 Contre-indications, 7 Mises en garde et précautions, 8 Effets indésirables et 16 Toxicologie non clinique).
4 Posologie et administration
4.1 Considérations posologiques
Un risque accru d’hypoglycémie a été observé lors de l’administration concomitante de MOUNJARO et d’une sulfonylurée ou d’insuline basale. Pour diminuer le risque d’hypoglycémie, une réduction de la dose du sécrétagogue de l’insuline ou de l’insuline doit être envisagée lorsque MOUNJARO est ajouté à l’un ou l’autre de ces traitements déjà en cours. Dans une étude clinique chez des patients ayant au départ un taux d’HbA1c ≤ 8 %, la dose d’insuline basale a été réduite de 20 % au moment d’instaurer le traitement avec MOUNJARO (voir 7 Mises en garde et précautions et 8 Effets indésirables).
4.2 Posologie recommandée et ajustement posologique
- La dose de départ recommandée pour MOUNJARO est de 2,5 mg administrés par voie sous-cutanée, une seule fois par semaine. Il convient d’administrer la dose de 2,5 mg uniquement pour instaurer le traitement et non pas dans le but de procurer une maîtrise glycémique. Quatre semaines après l’instauration du traitement, cette dose est augmentée à 5 mg administrés par voie sous-cutanée une fois par semaine.
- Dans le cas des patients dont la glycémie doit faire l’objet d’une maîtrise accrue, augmenter la dose par paliers de 2,5 mg après au moins 4 semaines à la dose en cours d’utilisation.
- La dose maximale chez les adultes est de 15 mg administrés par voie sous-cutanée une fois par semaine.
- La dose maximale chez les enfants de 10 à moins de 18 ans est de 10 mg administrés par voie sous-cutanée une fois par semaine. Dans le cas de patients pesant 60 kg ou moins, la prudence s’impose lorsque la dose administrée dépasse les 5 mg, puisqu’il manque de donnée sur l’innocuité et que l’exposition devrait dépasser celle associée à la posologie destinée aux adultes (voir 10.3 Pharmacocinétique, Enfants et adolescents).
- Insuffisance rénale : Aucune modification de la dose n’est requise chez les patients atteints d’insuffisance rénale (voir 10.3 Pharmacocinétique).
- Insuffisance hépatique : Aucune modification de la dose n’est recommandée chez les patients atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique).
- Personnes âgées (≥ 65 ans) : Aucune modification de la dose n’est requise chez les patients de plus de 65 ans (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
- Enfants (< 10 ans) : L’innocuité et l’efficacité de MOUNJARO n’ont pas été étudiées chez les patients de moins de 10 ans. MOUNJARO n’est pas indiqué pour le traitement des enfants appartenant à ce groupe d’âge (voir 7.1.3 Enfants et adolescents).
4.4 Administration
- Avant d’instaurer le traitement par MOUNJARO, enseigner aux patients ou aux aidants la bonne technique d’injection. Conseiller aux patients ou aux aidants de lire attentivement le « Mode d’emploi », inclus avec le dépliant « Renseignements destinés aux patient·e·s », avant l’administration du médicament.
- MOUNJARO peut être administré par le patient lui-même ou par une autre personne si le professionnel de la santé estime que cette façon de faire est acceptable.
- Il faut indiquer aux patients qui utilisent la fiole à dose unique qu’ils doivent utiliser une seringue munie d’une aiguille pour injection sous-cutanée (par exemple, une seringue à tuberculine ou à insuline munie d’une aiguille d’un calibre de 28 à 31 d’une longueur supérieure à 2,1 mm et capable de mesurer une dose d’un volume de 0,5 mL).
- Administrer MOUNJARO une fois par semaine, à n’importe quel moment de la journée, pendant un repas ou non. MOUNJARO ne doit pas être administré quotidiennement.
- MOUNJARO doit être injecté par voie sous-cutanée dans l’abdomen ou dans la cuisse. Une autre personne doit procéder à l’injection si elle est faite dans la partie supérieure arrière du bras. Changer de point d’injection à chaque dose.
- Examiner visuellement la solution MOUNJARO avant de l’utiliser. Elle doit être limpide, incolore ou jaunâtre. Ne pas l’utiliser si elle contient des particules ou si elle est décolorée.
- Lorsque MOUNJARO est administré en concomitance avec de l’insuline, il convient d’injecter les deux produits séparément et de ne jamais les mélanger dans une même seringue. Il est possible d’injecter MOUNJARO en plus de l’insuline dans une même région du corps, mais les points d’injection ne doivent pas être près l’un de l’autre.
- MOUNJARO ne doit pas être administré par voie intramusculaire ou intraveineuse.
- Les patients qui utilisent le stylo-injecteur prérempli à dose unique ou la fiole à dose unique ont besoin de 4 stylos-injecteurs ou fioles par mois.
Les patients qui utilisent le stylo-injecteur prérempli à doses multiples (MOUNJARO
KwikPen) ont besoin de 1 stylo MOUNJARO KwikPen par mois, étant donné qu’un stylo permet d’administrer 4 doses de tirzépatide à la même concentration.
4.5 Dose oubliée
Lorsqu’un patient oublie une dose, il doit être avisé de s’administrer cette dose dès qu’il se rend compte de son oubli, pourvu qu’il ne se soit pas écoulé plus de 4 jours (96 heures) depuis la dose oubliée. Si plus de 4 jours se sont écoulés, le patient doit sauter la dose omise et s’administrer la dose suivante conformément à l’horaire d’injection habituel. Dans chaque cas, le patient peut reprendre le schéma posologique hebdomadaire habituel.
Modification du schéma posologique hebdomadaire
Le jour où la dose hebdomadaire est prévue peut au besoin être changé, à condition que l’intervalle entre deux doses soit d’au moins 3 jours (72 heures).
5 Surdose
Les symptômes possibles d’une surdose pourraient être de nature gastro-intestinale (p. ex., des nausées). En cas de surdose, un traitement de soutien approprié (prévoyant une surveillance fréquente de la glycémie) doit être instauré en fonction des signes et symptômes cliniques du patient. Il pourrait être nécessaire de prolonger la période d’observation et de traitement de ces symptômes, compte tenu de la longue demi-vie de MOUNJARO.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
MOUNJARO est une solution limpide, incolore à jaunâtre, exempte de particules. Le Tableau 1 répertorie les formes posologiques, les teneurs, la composition et le conditionnement pour chaque présentation.
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique/ | Ingrédients | ||||
| teneur/composition | non médicinaux | |||||
| Sous-cutanée | Solution stérile de tirzépatide pour injection dans un stylo-injecteur prérempli à dose unique et dans une fiole à dose unique 2,5 mg/0,5 mL 5 mg/0,5 mL 7,5 mg/0,5 mL 10 mg/0,5 mL 12,5 mg/0,5 mL 15 mg/0,5 mL | Chlorure de sodium, eau pour injection, phosphate dibasique de sodium heptahydraté, solution d’acide chlorhydrique, solution d’hydroxyde de sodium (solution sans agent de conservation) | ||||
| Sous-cutanée | Solution stérile de tirzépatide pour injection dans un stylo-injecteur prérempli à doses multiples (MOUNJARO KwikPen) 4 doses de 2,5 mg/0,6 mL (10 mg dans 2,4 mL) 4 doses de 5 mg/0,6 mL (20 mg dans 2,4 mL) 4 doses de 7,5 mg/0,6 mL (30 mg dans 2,4 mL) 4 doses de 10 mg/0,6 mL (40 mg dans 2,4 mL) 4 doses de 12,5 mg/0,6 mL (50 mg dans 2,4 mL) 4 doses de 15 mg/0,6 mL (60 mg dans 2,4 mL) | Alcool benzylique (agent de conservation), chlorure de sodium, eau pour injection, glycérine, phénol (agent de conservation), phosphate dibasique de sodium heptahydraté, solution d’acide chlorhydrique, solution d’hydroxyde de sodium | ||||
MOUNJARO est conditionné dans un emballage en carton et est offert en paquets de 4 stylos-injecteurs préremplis à dose unique ou en fioles individuelles à dose unique.
MOUNJARO KwikPen est conditionné dans un emballage en carton et est offert en stylos-injecteurs préremplis individuels à doses multiples.
7 Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Généralités
MOUNJARO KwikPen contient 5,4 mg d’alcool benzylique par dose de 0,6 mL. Les patients qui présentent une insuffisance hépatique ou rénale doivent être informés du risque d’acidose métabolique due à l’accumulation d’alcool benzylique au fil du temps. L’alcool benzylique peut provoquer des réactions allergiques (voir 2 Contre-indications).
Cancérogenèse et génotoxicité
Risque de tumeurs des cellules C de la thyroïde
Le tirzépatide a causé une augmentation de la fréquence des tumeurs des cellules C de la thyroïde, proportionnelle à la dose et liée à la durée du traitement (adénomes et carcinomes) chez des rats mâles et femelles exposés à des concentrations plasmatiques pertinentes sur le plan clinique dans le cadre d’une étude de 2 ans (voir 16 Toxicologie non clinique). On ignore si MOUNJARO cause des tumeurs des cellules C de la thyroïde chez l’humain, notamment le CMT, car la pertinence pour l’humain n’a pas pu être établie. Les agonistes des récepteurs du GLP-1 sont connus pour causer des tumeurs des cellules C de la thyroïde chez les rongeurs.
MOUNJARO est contre-indiqué chez les patients ayant des antécédents personnels ou familiaux de CMT ou chez les patients atteints d’un NEM2. Il convient de conseiller les patients au sujet du risque de CMT associé à l’utilisation de MOUNJARO et de les renseigner sur les symptômes d’une tumeur de la thyroïde (p. ex., masse dans le cou, dysphagie, dyspnée ou enrouement persistant).
Dans les études cliniques d’homologation, aucun cas de CMT n’a été observé chez les patients traités avec MOUNJARO.
On ignore si la surveillance par calcitonine sérique ou par échographie thyroïdienne atténuera le risque potentiel de CTM. Une telle surveillance pourrait augmenter le risque de procédures inutiles, en raison de la faible spécificité du test de calcitonine sérique et d’une fréquence initiale élevée des maladies thyroïdiennes. Cependant, si la calcitonine sérique est mesurée et qu’elle s’avère élevée, le patient doit être orienté vers un endocrinologue pour une évaluation plus poussée. De même, les patients chez qui on observe des nodules thyroïdiens au cours d’un examen physique ou d’un examen par imagerie du cou effectué pour d’autres raisons doivent être orientés vers un endocrinologue pour une évaluation plus poussée.
Appareil cardiovasculaire
Augmentation de la fréquence cardiaque
MOUNJARO accélère la fréquence cardiaque. La prudence s’impose donc chez les patients atteints de maladies cardiaques susceptibles d’être aggravées par une augmentation de la fréquence cardiaque (voir 9.4 Interactions médicament-médicament).
Insuffisance cardiaque
MOUNJARO n’a pas été étudié chez les patients atteints d’insuffisance cardiaque congestive de classe IV, d’après la classification de la New York Heart Association (NYHA).
Conduite et utilisation de machines
Aucune étude n’a évalué les effets du médicament sur la capacité de conduire un véhicule ou de faire fonctionner une machine. Les patients qui prennent MOUNJARO en association avec une sulfonylurée ou de l’insuline doivent être informés des précautions à prendre pour éviter une hypoglycémie s’ils doivent conduire un véhicule ou utiliser des machines.
Système endocrinien et métabolisme
Hypoglycémie attribuable à l’utilisation concomitante de sécrétagogues de l’insuline ou d’insuline Les patients recevant MOUNJARO en association avec un sécrétagogue de l’insuline (p. ex., une sulfonylurée) ou de l’insuline peuvent être exposés à un risque accru d’hypoglycémie. Le risque d’hypoglycémie peut être abaissé en réduisant la dose du sécrétagogue de l’insuline ou de l’insuline (voir 8.2 Effets indésirables observés au cours des études cliniques et 9.2 Aperçu des interactions médicamenteuses).
Autres incrétines
L’utilisation de MOUNJARO en association avec d’autres incrétines (p. ex., un agoniste des récepteurs du GLP-1 ou des inhibiteurs de la dipeptidyl peptidase-4 [DPP-4]) n’a pas été étudiée, et MOUNJARO ne doit pas être utilisé en association avec ces médicaments. On ignore si l’utilisation concomitante de médicaments qui agissent en empruntant des voies similaires a une incidence sur l’efficacité et l’innocuité de MOUNJARO.
Appareil digestif
L’utilisation de MOUNJARO a été associée à des effets gastro-intestinaux indésirables, parfois graves (voir 8.2 Effets indésirables observés au cours des études cliniques). MOUNJARO n’a pas été étudié chez les patients présentant une maladie gastro-intestinale grave (p. ex., gastroparésie grave) et doit donc être utilisé avec prudence chez ces patients. Des événements liés à un trouble de la vidange gastrique, y compris une gastroparésie sévère, ont été signalés. Il faut surveiller l’état de ces patients et envisager une modification de la dose ou l’arrêt du traitement chez ceux qui présentent des symptômes gastro-intestinaux graves pendant le traitement.
Malnutrition
Des cas de malnutrition, y compris des cas sévères, graves et mortels, ont été signalés chez des patients recevant MOUNJARO. Il faut envisager d’offrir des conseils en matière de nutrition ainsi qu’une supplémentation alimentaire aux patients qui reçoivent MOUNJARO. L’interruption du traitement doit être envisagée dans les cas sévères ou persistants de malnutrition.
Fonctions hépatique, biliaire et pancréatique
Maladie aiguë de la vésicule biliaire
Des cas de maladies aiguës de la vésicule biliaire, comme la cholélithiase ou la cholécystite, ont été signalés dans les essais cliniques sur les agonistes des récepteurs du GLP-1 et depuis la commercialisation du produit.
Dans le cadre des études contrôlées par placebo portant sur MOUNJARO, des cas de maladies aiguës de la vésicule biliaire (cholécystite aiguë, colique hépatique et cholécystectomie) ont été rapportés chez 0,6 % des patients ayant reçu MOUNJARO et chez 0 % de ceux ayant reçu le placebo.
Si l’on soupçonne la présence d’une cholélithiase il faut procéder à des études diagnostiques de la vésicule biliaire ainsi qu’à un suivi clinique approprié.
Pancréatite aiguë
Des pancréatites aiguës ont été observées chez des patients traités par des agonistes des récepteurs du GLP-1. Dans les études cliniques ayant porté sur MOUNJARO, 14 cas de pancréatite aiguë ont été confirmés par adjudication chez 13 (0,2 %) patients traités avec MOUNJARO (0,23 patient par 100 années d’exposition) par rapport à 3 cas chez 3 (0,1 %) patients traités avec un comparateur (0,11 patient par 100 années d’exposition).
Une fois le traitement par MOUNJARO instauré, il importe de surveiller attentivement les patients pour détecter tout signe ou symptôme d’une pancréatite. Il faut informer les patients des symptômes caractéristiques d’une pancréatite aiguë. En soi, des taux d’enzymes pancréatiques élevés, en l’absence de tout autre signe ou symptôme de pancréatite, ne permettent pas de prédire la survenue de cette affection. En cas de pancréatite soupçonnée, l’interruption de MOUNJARO et une prise en charge appropriée sont recommandées; si la pancréatite est confirmée, MOUNJARO ne doit pas être réinstauré. Comme MOUNJARO n’a pas été évalué chez les patients ayant des antécédents de pancréatite, il doit être utilisé avec prudence chez ces patients.
Système immunitaire
Réactions d’hypersensibilité
Des réactions d’hypersensibilité ont été signalées dans le cadre d’études cliniques portant sur MOUNJARO. Des rapports de pharmacovigilance ont fait état de réactions d’hypersensibilité graves (réactions anaphylactiques et œdème de Quincke) chez des patients traités par MOUNJARO. En présence de signes ou de symptômes de réactions d’hypersensibilité, il convient de cesser l’administration de MOUNJARO, d’instaurer promptement un traitement conformément à la norme de soins et de surveiller le patient jusqu’à la disparition complète des signes et des symptômes. Ne pas utiliser MOUNJARO chez les patients ayant déjà présenté une hypersensibilité au tirzépatide ou à l’un des excipients contenus dans le médicament (voir 2 Contre-indications).
Des cas d’anaphylaxie et d’œdème de Quincke liés à la prise d’agonistes des récepteurs du GLP-1 ont été rapportés. MOUNJARO doit être administré avec prudence chez les patients ayant présenté un œdème de Quincke ou une réaction anaphylactique attribuable à un agoniste des récepteurs du GLP-1, car on ignore si ces patients seront prédisposés à de telles réactions s’ils prennent MOUNJARO.
Surveillance et examens de laboratoire
Une autosurveillance régulière de la glycémie n’est pas nécessaire pour modifier la dose de MOUNJARO. Cependant, au moment d’instaurer le traitement par MOUNJARO en association avec une sulfonylurée ou de l’insuline, l’autosurveillance de la glycémie peut devenir nécessaire pour abaisser la dose de la sulfonylurée ou de l’insuline et réduire ainsi le risque d’hypoglycémie.
Les patients doivent être informés que la réaction à tout traitement contre le diabète doit être surveillée par des mesures périodiques du taux d’HbA1c, de façon à ce que, s’il y a lieu, ces taux puissent être réduits jusqu’à des valeurs normales. Le taux d’HbA1c est particulièrement utile pour évaluer la maîtrise glycémique à long terme.
Fonction visuelle
Aggravation transitoire de la rétinopathie diabétique
L’amélioration rapide de la maîtrise glycémique a été associée à une aggravation passagère de la rétinopathie diabétique. MOUNJARO n’ayant pas été étudié chez les patients atteints de rétinopathie diabétique non proliférante nécessitant un traitement à court terme, ni chez les patients atteints de rétinopathie diabétique proliférante ou présentant un œdème maculaire diabétique, une utilisation prudente et une surveillance adéquate s’imposent chez ces patients.
Neuropathie optique ischémique antérieure non artéritique (NOIA-NA)
Des cas de neuropathie optique ischémique antérieure non artéritique (NOIA-NA) ont été signalés chez des patients traités par des produits contenant un agoniste du récepteur du GLP-
- 1. Aucun intervalle de temps n’a été établi avant l’apparition d’une NOIA-NA après l’instauration du traitement. Les patients qui signalent présenter une perte soudaine de la vision (y compris une perte partielle) doivent être orientés de toute urgence vers un spécialiste habilité à effectuer un examen ophtalmologique, et le traitement par le tirzépatide doit être interrompu si une NOIA-NA est confirmée.
Considérations périopératoires
Aspiration pendant l’anesthésie générale ou la sédation profonde
MOUNJARO retarde la vidange gastrique. Des cas de pneumonie par aspiration ont été signalés chez des patients traités par des agonistes des récepteurs du GLP-1 à action prolongée et soumis à une anesthésie générale ou à une sédation profonde. Avant de procéder à ces interventions, et afin d’assurer une prise en charge sécuritaire, il convient de soupeser les bienfaits et les risques associés au traitement par MOUNJARO et de les signaler aux patients. Fonction psychiatrique
Idées et comportements suicidaires
Il faut surveiller l’apparition ou l’aggravation d’une dépression, d’idées ou de comportements suicidaires ou de tout changement inhabituel de l’humeur ou du comportement chez les patients traités par MOUNJARO. Il faut considérer les bienfaits et les risques au cas par cas avant d’entreprendre ou de poursuivre le traitement chez des patients ayant des pensées ou des comportements suicidaires, ou chez ceux ayant des antécédents de tentatives de suicide.
Fonction rénale
Atteinte rénale aiguë
MOUNJARO a été associé à des effets indésirables gastro-intestinaux, entre autres, des nausées, des vomissements et la diarrhée (voir 8 Effets indésirables). Ces effets peuvent mener à une déshydratation et à une éventuelle détérioration de la fonction rénale, y compris l’insuffisance rénale aiguë.
Chez les patients traités avec un agoniste des récepteurs du GLP-1, des rapports de pharmacovigilance font état de cas de lésion rénale aiguë et d’aggravation d’une insuffisance rénale chronique nécessitant parfois une hémodialyse. Certains de ces effets ont été signalés chez des patients qui ne présentaient aucune maladie rénale sous-jacente connue. La plupart des effets signalés ont été constatés chez des patients ayant souffert de nausées, de vomissements, de diarrhée ou de déshydratation. Au moment d’entreprendre un traitement avec MOUNJARO ou de passer au palier de dose suivant, il importe de surveiller la fonction rénale des patients qui signalent des réactions gastro-intestinales graves.
Santé reproductive
On doit recommander aux femmes en âge de procréer d’utiliser une méthode de contraception tout au long du traitement avec le tirzépatide. L’utilisation de MOUNJARO est contre-indiquée pendant la grossesse (voir 2 Contre-indications, 7.1.1 Grossesse et 16 Toxicologie non clinique).
| Il faut conseiller aux patientes utilisant des contraceptifs hormonaux oraux de passer à une | |||
| méthode contraceptive non orale ou d’ajouter une méthode de contraception barrière pendant | |||
| 4 semaines après le début du traitement et pendant 4 semaines après chaque augmentation de | |||
| dose de MOUNJARO | |||
(voir 9.4 Interactions médicament-médicament).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude clinique n’a été menée pendant la grossesse. Cependant, des rapports d’études menées chez des animaux, en l’occurrence le rat et le lapin, font état d’une toxicité pour la reproduction et le développement, notamment des effets nocifs sur le développement du fœtus et d’une perte de poids maternelle (voir 16 Toxicologie non clinique). L’exposition pendant la grossesse dans le cadre d’études cliniques est rare et se limite à quelques cas individuels.
L’utilisation de MOUNJARO est contre-indiquée pendant la grossesse (voir 2 Contre-indications). Si une patiente souhaite devenir enceinte, le traitement avec MOUNJARO doit être interrompu au moins un mois avant la planification de la grossesse en raison de la demi-vie prolongée de MOUNJARO.
7.1.2 Allaitement
Dans le cadre d’une étude clinique portant sur l’allaitement durant laquelle une dose unique de 5 mg a été administrée, la concentration de tirzépatide dans le lait maternel s’est révélée soit indétectable (limite de détection dans le lait maternel : 4 ng/mL), soit très faible par rapport à la dose administrée à la mère et aux concentrations plasmatiques maternelles (voir 10.3 Pharmacocinétique). On ne dispose d’aucune donnée quant aux effets du tirzépatide sur l’enfant nourri au sein ni sur la production de lait. Les effets bénéfiques de l’allaitement sur la croissance et la santé de l’enfant doivent être pris en compte parallèlement à la nécessité clinique de traiter la mère par MOUNJARO ainsi qu’aux effets nuisibles potentiels découlant du traitement par MOUNJARO ou de l’affection sous-jacente de la mère chez l’enfant nourri au sein.
7.1.3 Enfants et adolescents
MOUNJARO peut être utilisé en association avec la metformine et/ou une insuline basale comme traitement d’appoint à un régime alimentaire et à de l’exercice physique chez les enfants et les adolescents de 10 à moins de 18 ans atteints de diabète de type 2.
L’innocuité et l’efficacité de MOUNJARO n’ont pas été établies chez les enfants de moins de 10 ans ou pesant moins de 50 kg. MOUNJARO n’est pas indiqué pour une utilisation chez les patients de ce groupe d’âge.
7.1.4 Personnes âgées
Aucune modification de la dose n’est requise chez les patients de plus de 65 ans (voir 10.3 Pharmacocinétique).
Au départ, dans les études cliniques, parmi les patients traités avec MOUNJARO, 1 539 (30,1 %) avaient au moins 65 ans, et 212 autres (4,1 %), au moins 75 ans.
Dans l’ensemble, une innocuité et une efficacité similaires ont été observées entre ces patients et les patients plus jeunes, mais sans pouvoir exclure une sensibilité accrue chez certaines personnes âgées.
7.1.5 Insuffisance hépatique
Dans une étude de pharmacologie clinique menée auprès de sujets adultes présentant divers degrés d’insuffisance hépatique, aucune modification des paramètres pharmacocinétiques du tirzépatide n’a été observée (voir 10.3 Pharmacocinétique). L’expérience clinique chez les patients atteints d’une insuffisance hépatique légère, modérée ou grave est limitée. Par conséquent, MOUNJARO doit être utilisé avec prudence chez ces populations de patients.
7.1.6 Insuffisance rénale
Dans les études cliniques, 2 140 (39,5 %) patients traités avec MOUNJARO présentaient une insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] ≥ 60, mais < 90 mL/min/1,73 m2), 393 (7,3 %), une insuffisance rénale modérée (DFGe ≥ 30, mais < 60 mL/min/1,73 m2), et 12 (0,2 %) autres, une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2), au départ. MOUNJARO n’est pas recommandé chez les patients présentant une insuffisance rénale terminale, étant donné l’expérience clinique très limitée dans cette population (voir 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment signalés au cours des essais cliniques étaient les troubles gastro-intestinaux, y compris les nausées, la diarrhée et les vomissements. En général, ces effets étaient d’intensité légère ou modérée. Les effets indésirables de nature gastro-intestinale (4,2 %) ont été les raisons les plus fréquentes de l’abandon du traitement (voir 8.2 Effets indésirables observés au cours des études cliniques). Les effets indésirables graves sont décrits ci-dessous ou ailleurs dans la monographie du produit (voir 7 Mises en garde et précautions) :
- Risque de tumeurs des cellules C de la thyroïde;
- Effets indésirables gastro-intestinaux;
- Pancréatite aiguë;
- Aggravation transitoire d’une rétinopathie diabétique;
- Réactions d’hypersensibilité;
- Utilisation concomitante de médicaments connus pour provoquer l’hypoglycémie;
- Atteinte rénale aiguë;
- Idées et comportements suicidaires;
- Aspiration pendant l’anesthésie générale ou la sédation profonde;
- Malnutrition.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Toutes les études de phase III menées chez l’adulte ont évalué MOUNJARO dosé à 5 mg, 10 mg et 15 mg.
Regroupement d’études contrôlées par placebo
Les données d’études contrôlées par placebo présentées dans le Tableau 2 sont tirées de deux études (1 étude évaluant MOUNJARO administré en monothérapie et 1 autre évaluant l’association avec une insuline basale, avec ou sans metformine) chez des patients atteints de diabète de type 2 (voir 14 Études cliniques). Ces données reflètent l’exposition de 718 patients à MOUNJARO pendant une durée moyenne de 36,6 semaines.
Regroupement d’études de phase III contrôlées par placebo ou par comparateur actif Les données de MOUNJARO pour toutes les études de phase III présentées au Tableau 2 sont issues de l’ensemble des patients atteints de diabète de type 2 ayant participé à 7 études de phase III contrôlées par placebo ou par comparateur actif sur la maîtrise glycémique (voir 14 Études cliniques) visant à évaluer MOUNJARO utilisé en monothérapie ou comme traitement d’appoint à des hypoglycémiants oraux ou à l’insuline. Cet ensemble regroupait 5 119 patients atteints de diabète de type 2 traités avec MOUNJARO pendant une durée moyenne de 48,1 semaines.
Effets indésirables courants
Le Tableau 2 montre les effets indésirables courants, à l’exclusion de l’hypoglycémie (montrée au Tableau 3), associés à l’utilisation de MOUNJARO dans l’ensemble des études contrôlées par placebo et celui des études de phase III contrôlées par placebo ou par agent actif menées chez l’adulte. Ces effets indésirables, plus fréquents avec MOUNJARO qu’avec le placebo, sont survenus chez au moins 1 % des patients traités avec MOUNJARO.
Tableau 2 – Effets indésirables rapportés dans les études de phase III chez ≥ 1 % des adultes atteints de diabète de type 2 traités avec MOUNJARO
| Effet indésirable | Études contrôlées par placebo | Toutes les études de phase III | |||||
MOUNJARO 5 mg N = 237 n (%) | MOUNJARO 10 mg N = 240 n (%) | MOUNJARO 15 mg N = 241 n (%) | Placebo N = 235 (%) | MOUNJARO 5 mg N = 1 701 n (%) | MOUNJARO 10 mg N = 1 702 n (%) | MOUNJARO 15 mg N = 1 716 n (%) | |
| Troubles gastro-intestinaux | |||||||
| Nausées | 29 (12,2) | 37 (15,4) | 44 (18,3) | 10 (4,3) | 224 (13,2) | 312 (18,3) | 381 (22,2) |
| Diarrhée | 28 (11,8) | 32 (13,3) | 40 (16,6) | 21 (8,9) | 224 (13,2) | 269 (15,8) | 275 (16,0) |
| Vomissements | 12 (5,1) | 12 (5,0) | 22 (9,1) | 5 (2,1) | 93 (5,5) | 132 (7,8) | 167 (9,7) |
| Dyspepsie | 19 (8,0) | 18 (7,5) | 13 (5,4) | 6 (2,6) | 101 (5,9) | 125 (7,3) | 115 (6,7) |
| Constipation | 14 (5,9) | 14 (5,8) | 16 (6,6) | 3 (1,3) | 111 (6,5) | 112 (6,6) | 112 (6,5) |
Douleur abdominale | 14 (5,9) | 11 (4,6) | 13 (5,4) | 10 (4,3) | 123 (7,2) | 137 (8,0) | 170 (9,9) |
| Distension abdominale | 1 (0,4) | 7 (2,9) | 2 (0,8) | 1 (0,4) | 49 (2,9) | 51 (3,0) | 58 (3,4) |
| Éructations | 7 (3,0) | 6 (2,5) | 8 (3,3) | 1 (0,4) | 36 (2,1) | 50 (2,9) | 60 (3,5) |
| Flatulences | 3 (1,3) | 6 (2,5) | 7 (2,9) | 0 | 34 (2,0) | 52 (3,1) | 46 (2,7) |
| Reflux gastro-œsophagien pathologique | 4 (1,7) | 6 (2,5) | 4 (1,7) | 1 (0,4) | 27 (1,6) | 43 (2,5) | 46 (2,7) |
| Troubles généraux et au site d’administration | |||||||
| Fatigue | 7 (3,0) | 6 (2,5) | 10 (4,1) | 0 | 57 (3,3) | 66 (3,9) | 104 (6,1) |
| Réaction au point d’injection | 7 (3,0) | 6 (2,5) | 10 (4,1) | 1 (0,4) | 33 (1,9) | 46 (2,7) | 60 (3,5) |
| Investigations | |||||||
| Perte de poids | 0 | 1 (0,4) | 2 (0,8) | 0 | 25 (1,5) | 37 (2,2) | 42 (2,4) |
| Augmentation de la fréquence cardiaque | 3 (1,3) | 1 (0,4) | 4 (1,7) | 1 (0,4) | 5 (0,3) | 4 (0,2) | 5 (0,3) |
| Troubles du métabolisme et de la nutrition | |||||||
| Diminution de l’appétit | 13 (5,5) | 23 (9,6) | 27 (11,2) | 3 (1,3) | 132 (7,8) | 166 (9,8) | 200 (11,7) |
Effets indésirables gastro-intestinaux
Dans l’ensemble d’études de phase III contrôlées par placebo, les patients traités avec MOUNJARO ont été plus nombreux à manifester des effets indésirables gastro-intestinaux que ceux qui recevaient le placebo : MOUNJARO à 5 mg (37,1 %), MOUNJARO à 10 mg (39,6 %), MOUNJARO à 15 mg (43,6 %), placebo (20,4 %). Ces effets étaient pour la plupart d’intensité légère ou modérée. Un plus grand nombre de patients traités avec MOUNJARO à 5 mg (3,0 %), MOUNJARO à 10 mg (5,4 %) ou MOUNJARO à 15 mg (6,6 %) que de patients recevant le placebo (0,4 %) ont interrompu leur traitement en raison d’effets indésirables gastro-intestinaux. La plupart des cas de nausées, de vomissements ou de diarrhée ont été rapportés pendant la phase d’augmentation progressive de la dose et se sont résorbés au fil du temps.
Dans l’ensemble regroupant 7 études d’homologation de phase III (contrôlées par placebo ou par comparateur actif), des effets gastro-intestinaux sont survenus chez 38,0 %, 43,8 % et 48,8 % des patients traités respectivement avec MOUNJARO à 5 mg, 10 mg et 15 mg. Chez les patients traités avec MOUNJARO ayant signalé des effets indésirables gastro-intestinaux, les investigateurs ont évalué l’intensité maximale de ces effets comme étant « légère » aux doses de 5 mg, 10 mg et 15 mg chez 66 %, 66 % et 65 % des patients, « modérée » chez 29 %, 30 % et 32 % des patients et « grave » chez 5 %, 4 % et 3 % des patients, respectivement.
Autres effets indésirables chez l’adulte
Hypoglycémie
Le Tableau 3 montre la fréquence des épisodes d’hypoglycémie dans les études contrôlées par placebo menées chez l’adulte.
Tableau 3 – Épisodes d’hypoglycémie dans les études contrôlées par placebo menées auprès de patients adultes atteints de diabète de type 2
MOUNJARO 5 mg n (%) | MOUNJARO 10 mg n (%) | MOUNJARO 15 mg n (%) | Placebo n (%) | |
| Monothérapie | ||||
| (40 semaines)* | N = 121 | N = 119 | N = 120 | N = 115 |
| Hypoglycémie grave** | 0 | 0 | 0 | 0 |
| Hypoglycémie grave ou hypoglycémie avec taux de glucose < 3 mmol/L | 0 | 0 | 0 | 1 (0,9) |
Hypoglycémie symptomatique avec taux de glucose ≤ 3,9 mmol/L | 3 (2,5) | 8 (6,7) | 5 (4,2) | 1 (0,9) |
| Traitement d’appoint à l’insuline basale, avec ou sans metformine | ||||
| (40 semaines)* | N = 116 | N = 119 | N = 120 | N = 120 |
| Hypoglycémie grave** | 0 | 2 (1,7) | 1 (0,8) | 0 |
| Hypoglycémie grave ou hypoglycémie avec taux de glucose < 3 mmol/L | 18 (15,5) | 23 (19,3) | 17 (14,2) | 15 (12,5) |
Hypoglycémie symptomatique avec taux de glucose ≤ 3,9 mmol/L | 41 (35,3) | 47 (39,5) | 45 (37,5) | 46 (38,3) |
* Les données comprennent les épisodes survenus au cours du suivi de l’innocuité durant les quatre semaines sans traitement. Les épisodes d’hypoglycémie survenus après l’introduction d’un nouveau traitement hypoglycémiant sont exclus.
** Épisodes ayant nécessité l’aide d’une autre personne pour l’administration de glucides, de glucagon ou d’autres mesures de réanimation.
Les épisodes d’hypoglycémie étaient plus fréquents lorsque MOUNJARO était administré en association avec une sulfonylurée ou une insuline basale plutôt qu’avec des médicaments non sécrétagogues (voir 7 Mises en garde et précautions). Dans l’étude SURPASS-4, des épisodes d’hypoglycémie grave ont été observés chez 0,5 %, 0,0 %, 0,6 % et 1,1 % des patients lors de l’administration concomitante d’une sulfonylurée et de MOUNJARO à 5 mg, 10 mg ou 15 mg, ou d’insuline glargine. Des épisodes d’hypoglycémie grave ou d’hypoglycémie avec un taux de glucose < 3,0 mmol/L ont été observés chez 13,8 %, 9,9 %, 12,9 % et 21,6 % des patients adultes lors de l’administration concomitante d’une sulfonylurée et de MOUNJARO à 5 mg, 10 mg ou 15 mg, ou d’insuline glargine.
Dans l’étude SURPASS-2, des épisodes d’hypoglycémie grave ou d’hypoglycémie avec un taux de glucose < 3,0 mmol/L ont été observés chez 0,9 %, 0,2 %, 1,7 % et 0,4 % des patients lors de l’administration concomitante de metformine et de MOUNJARO à 5 mg, 10 mg ou 15 mg, ou de sémaglutide à 1 mg.
Dans l’étude SURPASS-3, aucun cas d’hypoglycémie grave n’a été observé lors de l’administration concomitante d’un iSGLT-2 et de MOUNJARO à 5 mg, 10 mg ou 15 mg, ou d’insuline dégludec. Des épisodes d’hypoglycémie grave ou d’hypoglycémie avec un taux de glucose < 3,0 mmol/L ont été observés chez 1,8 %, 1,7 %, 2,7 % et 8,6 % des patients lors de l’administration concomitante d’un iSGLT-2 et de MOUNJARO à 5 mg, 10 mg ou 15 mg, ou d’insuline dégludec.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité, parfois graves (p. ex., urticaire et eczéma), ont été signalées lors des études cliniques ayant porté sur MOUNJARO.
D’après les données regroupées des études cliniques contrôlées par placebo, des réactions d’hypersensibilité ont été signalées chez 3,2 % des patients traités avec MOUNJARO, comparativement à 1,7 % chez les patients du groupe placebo.
D’après les données regroupées de sept études cliniques, des réactions d’hypersensibilité ont été signalées chez 106 (4,1 %) des 2 570 patients traités avec MOUNJARO ayant développé des anticorps anti-tirzépatide et chez 73 (3,0 %) des 2 455 patients traités avec MOUNJARO n’ayant pas développé d’anticorps anti-tirzépatide (voir 7 Mises en garde et précautions).
Réactions au point d’injection
D’après les données regroupées des études cliniques contrôlées par placebo, des réactions au point d’injection ont été signalées chez 3,2 % des patients traités avec MOUNJARO, comparativement à 0,4 % chez les patients du groupe placebo. D’après les données regroupées de sept études cliniques, des réactions au point d’injection ont été signalées chez 119 (4,6 %) des 2 570 patients traités avec MOUNJARO ayant développé des anticorps anti-tirzépatide et chez 18 (0,7 %) des 2 455 patients traités avec MOUNJARO n’ayant pas développé d’anticorps anti-tirzépatide.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
MOUNJARO a été administré à 97 enfants de 10 ans et plus atteints de diabète de type 2 pendant une durée moyenne de 39,9 semaines. L’âge moyen était de 15 ans et 61 % des patients étaient de sexe féminin. Au départ, la durée moyenne du diabète était de 2,4 ans, le taux moyen d’HbA1c s’établissait à 8,0 % et l’indice de masse corporelle (IMC) moyen était de 35 kg/m2.
La fréquence des effets indésirables rapportés chez les enfants recevant MOUNJARO à raison de 5 mg et de 10 mg par voie sous-cutanée une fois par semaine correspondait généralement à celle évoquée plus haut pour les patients adultes atteints de diabète de type 2, à l’exception d’une fréquence accrue des effets suivants : vomissements, douleurs abdominales et hypoglycémie. Au cours des 30 semaines qu’a duré l’étude contrôlée par placebo, des vomissements ont été observés chez 3 %, 16 % et 12 % des patients, et des douleurs abdominales, chez 9 %, 22 % et 15 % des patients des groupes recevant le placebo, MOUNJARO à 5 mg et MOUNJARO à 10 mg, respectivement. Le Tableau 4 présente un résumé du nombre d’épisodes d’hypoglycémie (glycémie < 3 mmol/L) rapportés au cours de l’étude; aucun épisode d’hypoglycémie grave n’a toutefois été signalé.
Tableau 4 – Effets indésirables liés à l’hypoglycémie observés au cours de l’étude contrôlée par placebo de 30 semaines menée chez des enfants de 10 à moins de 18 ans atteints de diabète de type 2
MOUNJARO 5 mg n (%) | MOUNJARO 10 mg n (%) | Placebo n (%) | |
| Traitement d’appoint à l’insuline basale, avec ou sans metforminea | N = 10 | N = 11 | N = 10 |
| Hypoglycémie avec taux de glucose < 3 mmol/Lb | 3 (30) | 3 (27) | 1 (10) |
| Traitement d’appoint à la metformine en monothérapiea | N = 22 | N = 22 | N = 24 |
| Hypoglycémie avec taux de glucose < 3 mmol/Lb | 2 (9) | 2 (9) | 1 (4) |
a Les épisodes d’hypoglycémie survenus après l’introduction d’un nouveau traitement hypoglycémiant sont exclus.
b Les réactions d’hypoglycémie correspondent au nombre de patients ayant signalé au moins un épisode de glycémie inférieure à 3,0 mmol/L.
Réactions d’hypersensibilité
Dans l’étude clinique menée chez des enfants de 10 ans et plus, des réactions d’hypersensibilité (urticaire, bronchospasme) ont été signalées chez 2 (4 %) des 50 enfants traités avec MOUNJARO ayant développé des anticorps anti-tirzépatide, tandis qu’aucun (0 %) des 43 enfants traités avec MOUNJARO n’ayant pas développé d’anticorps anti-tirzépatide n’a présenté de telles réactions (voir 7 Mises en garde et précautions).
Réactions au point d’injection
Dans l’étude clinique menée chez des enfants de 10 ans et plus, des réactions au point d’injection ont été signalées chez 3 (6 %) des 50 enfants traités avec MOUNJARO ayant développé des anticorps anti-tirzépatide, tandis qu’aucun (0 %) des 43 enfants traités avec MOUNJARO n’ayant pas développé d’anticorps anti-tirzépatide n’a présenté de telles réactions.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Troubles hépatobiliaires : maladie aiguë de la vésicule biliaire
Troubles touchant le pancréas : pancréatite
Troubles touchant le système nerveux : dysgueusie
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Enzymes pancréatiques
Au cours des études cliniques, les taux d’amylase et de lipase ont été mesurés. Le traitement par le tirzépatide a entraîné des augmentations moyennes par rapport aux valeurs initiales du taux d’amylase pancréatique allant de 33 % à 38 % et du taux de lipase allant de 31 % à 42 %. Les pourcentages de patients dont les taux d’amylase ou de lipase dépassaient 3 fois la limite supérieure de la normale à n’importe quel moment du traitement après sa mise en œuvre sont présentés ci-dessous. La portée clinique de ces élévations des taux d’amylase ou de lipase chez les patients ne présentant aucun autre signe ou symptôme de pancréatite est inconnue (voir 7 Mises en garde et précautions).
Tableau 5 – Amylase et lipase
| Études contrôlées par placebo | Études de phase III | ||||||||||||||||||||||||||||||||||||||||||||||||||||||
| MOUNJARO | MOUNJARO | MOUNJARO | Placebo N = 235 n (%) | MOUNJARO | MOUNJARO | MOUNJARO | |||||||||||||||||||||||||||||||||||||||||||||||||
| 5 mg | 10 mg | 15 mg | 5 mg | 10 mg | 15 mg | ||||||||||||||||||||||||||||||||||||||||||||||||||
| N = 237 | N = 240 | N = 241 | N = 1 701 | N = 1 702 | N = 1 716 | ||||||||||||||||||||||||||||||||||||||||||||||||||
| n (%) | n (%) | n (%) | n (%) | n (%) | n (%) | ||||||||||||||||||||||||||||||||||||||||||||||||||
| Amylase | 5 (2,1) | 1 (0,4) | 2 (0,8) | 0 | 31 (1,8) | 38 (2,2) | 30 (1,7) | ||||||||||||||||||||||||||||||||||||||||||||||||
| > 3X LSN | |||||||||||||||||||||||||||||||||||||||||||||||||||||||
| Lipase | 16 (6,8) | 15 (6,3) | 13 (5,4) | 6 (2,6) | 131 (7,7) | 146 (8,6) | 165 (9,4) | ||||||||||||||||||||||||||||||||||||||||||||||||
| > 3X LSN | |||||||||||||||||||||||||||||||||||||||||||||||||||||||
% : pourcentage de patients; N : nombre de patients; LSN : limite supérieure de la normale
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables additionnels suivants ont été signalés après la commercialisation de MOUNJARO. Étant donné que ces effets sont signalés volontairement par une population de taille incertaine, il n’est généralement pas possible d’estimer avec justesse leur fréquence ou d’établir un lien de cause à effet avec l’exposition au médicament.
Troubles gastro-intestinaux : iléus
Troubles du système immunitaire : réaction anaphylactique
Troubles du système nerveux : dysesthésie
Troubles de la peau et du tissu sous-cutané : œdème de Quincke
Troubles du rein : atteinte rénale aiguë
Troubles oculaires : neuropathie optique ischémique antérieure non artéritique (NOIA-NA)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
MOUNJARO retarde la vidange gastrique et peut donc modifier le processus d’absorption d’autres médicaments à administration orale. L’effet du tirzépatide sur la vidange gastrique était maximal après une seule dose de 5 mg et diminuait après l’administration de doses subséquentes. Il peut être nécessaire d’ajuster la dose en cas d’utilisation concomitante de sécrétagogues de l’insuline (p. ex., une sulfonylurée) ou d’insuline (voir 7 Mises en garde et précautions et 8.2 Effets indésirables observés au cours des études cliniques).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées).
Tableau 6 – Interactions médicament-médicament établies ou potentielles
Dénominations communes des produits médicamenteux | Source des données | Effet | Commentaire clinique |
| Acétaminophène | Essai clinique | Après une première dose de 5 mg de tirzépatide, la Cmax d’acétaminophène a été réduite de 50 %, et le tmax correspondant médian a été atteint 1 heure plus tard. L’administration concomitante pendant 4 semaines d’acétaminophène et de tirzépatide n’a entraîné aucun effet important sur la Cmax d’acétaminophène et le tmax correspondant. Le tirzépatide n’a pas modifié l’exposition globale à l’acétaminophène (ASC0-24 h). | Aucun ajustement posologique de l’acétaminophène n’est nécessaire lorsqu’il est administré en concomitance avec le tirzépatide. |
| Contraceptifs oraux | Essai clinique | L’administration d’un contraceptif oral (0,035 mg d’éthinylestradiol et 0,25 mg de norgestimate) en présence d’une seule dose de tirzépatide (5 mg) a entraîné une baisse de la Cmax du contraceptif oral de 55 à 66 %, un prolongement du tmax correspondant de 2,5 à 4,5 heures et une réduction de 16 à 23 % de l’ASC. Ces changements pourraient être causés par l’effet de MOUNJARO sur la vidange gastrique. | Conseiller aux patientes utilisant des contraceptifs hormonaux oraux de passer à une méthode contraceptive non orale ou d’utiliser en plus une méthode contraceptive barrière pendant 4 semaines après le début du traitement et pendant 4 semaines après chaque augmentation de dose de MOUNJARO. |
Dénominations communes des produits médicamenteux | Source des données | Effet | Commentaire clinique |
Médicaments qui augmentent la fréquence cardiaque | Essai clinique | MOUNJARO a entraîné une augmentation moyenne de 2 à 4 battements par minute (bpm) de la fréquence cardiaque. Une augmentation moyenne de 0,7 bpm a été observée chez les patients recevant un placebo. | La prudence est de mise si MOUNJARO est administré en concomitance avec d’autres médicaments qui augmentent également la fréquence cardiaque, comme les médicaments ayant une activité sympathomimétique ou anticholinergique (voir 7 Mises en garde et précautions). |
Médicaments qui allongent l’intervalle PR ou l’intervalle QTc
Dans les études cliniques de phase III, aucune différence significative sur le plan clinique n’a été constatée durant le traitement par MOUNJARO entre le placebo, le tirzépatide ou les comparateurs quant à l’intervalle PR ou la durée de l’intervalle QTc.
L’effet de MOUNJARO n’a pas été évalué dans le cadre d’une étude distincte spécifiquement consacrée à l’intervalle QT.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le tirzépatide est un agoniste des récepteurs du GIP et du GLP-1. Il s’agit d’une séquence d’acides aminés comportant une fraction de diacide gras en C20 qui permet la liaison avec l’albumine et entraîne une prolongation de la demi-vie.
Le tirzépatide se lie aux récepteurs du GIP et du GLP-1 humains. L’activité du tirzépatide sur le récepteur du GIP est similaire à celle de l’hormone GIP endogène. L’activité du tirzépatide sur le récepteur du GLP-1 est plus faible par rapport à celle de l’hormone GLP-1 endogène.
Le tirzépatide augmente l’insulinosécrétion de première et de deuxième phases et réduit les concentrations plasmatiques de glucagon, de façon glucodépendante dans les deux cas. 10.2 Pharmacodynamie
Le tirzépatide abaisse les concentrations de glucose à jeun et postprandiales au moyen des mécanismes décrits ci-après, en plus d’être associé à une réduction de la prise alimentaire chez les patients atteints de diabète de type 2.
Insulinosécrétion
Dans le cadre d’une étude utilisant la technique du clamp hyperglycémique chez des patients atteints de diabète de type 2, le tirzépatide à 15 mg a entraîné une augmentation du taux d’insulinosécrétion de première et de deuxième phases (Figure 1).
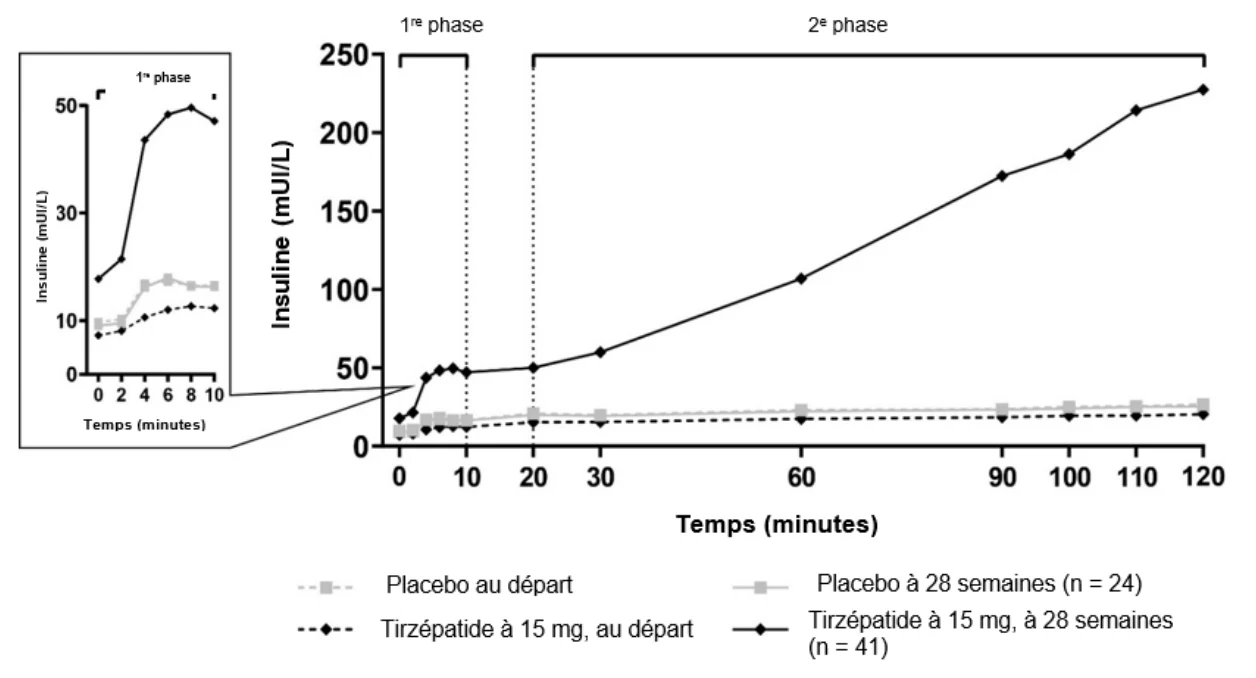
Figure 1 – Concentration moyenne d’insuline observée entre 0 et 120 minutes pendant le clamp hyperglycémique, au début de l’étude et après 28 semaines
Sensibilité à l’insuline
Dans le cadre d’une étude sur le clamp euglycémique hyperinsulinémique, le tirzépatide à 15 mg a augmenté de 63 % la sensibilité à l’insuline du corps entier, mesurée par la valeur M à la semaine 28. La valeur M est demeurée la même chez les patients recevant le placebo. Dans cette étude, le tirzépatide a également entraîné une perte de poids chez les patients atteints de diabète de type 2.
Concentration de glucagon
Le tirzépatide réduit les concentrations de glucagon à jeun et postprandiales. Après 28 semaines de traitement, le tirzépatide à 15 mg a réduit la concentration de glucagon à jeun de 28 %, et l’ASC du glucagon de 43 % après un repas mixte, comparativement au placebo, qui n’entraîne aucun changement.
Vidange gastrique
Le tirzépatide retarde la vidange gastrique. Le retard de la vidange gastrique obtenu avec le tirzépatide est maximal après la première dose et diminue avec les doses subséquentes. Signes vitaux
Tension artérielle
Dans les études de phase III contrôlées par placebo, le traitement par MOUNJARO a entraîné une baisse moyenne de la pression systolique et diastolique de 6 à 9 mm Hg et de 3 à 4 mm Hg, respectivement. La baisse de pression systolique et diastolique chez les patients recevant le placebo était en moyenne de 2 mm Hg, respectivement.
Électrophysiologie cardiaque
Dans les études cliniques de phase III, aucune différence significative sur le plan clinique n’a été constatée durant le traitement par MOUNJARO entre le placebo, le tirzépatide ou les comparateurs quant à l’intervalle PR ou la durée de l’intervalle QTc. L’effet de MOUNJARO n’a pas été évalué dans le cadre d’une étude distincte spécifiquement consacrée à l’intervalle QT.
Les intervalles QTc et PR ont été évalués au moyen d’analyses fondées sur un modèle pharmacocinétique de population utilisant toutes les données provenant de participants en bonne santé et des patients atteints de diabète de type 2 (DT2) ayant reçu un placebo ou le tirzépatide lors d’une étude de phase I et de deux études de phase II. L’analyse des données de ces trois études sur la concentration et l’intervalle QTc et sur la concentration et l’intervalle PR n’a mis en évidence aucune association entre le tirzépatide et l’allongement de l’intervalle QTc ou la durée de l’intervalle PR.
10.3 Pharmacocinétique
La pharmacocinétique du tirzépatide est similaire chez les sujets en bonne santé et les patients atteints de diabète de type 2. Les concentrations plasmatiques de tirzépatide à l’état d’équilibre ont été atteintes après l’administration de quatre doses, à raison d’une dose par semaine. L’exposition au tirzépatide augmente de façon proportionnelle à la dose.
Absorption
Après son administration sous-cutanée, le tirzépatide atteint sa concentration plasmatique maximale en 8 à 72 heures (tmax). La biodisponibilité absolue moyenne après l’administration d’une dose sous-cutanée de tirzépatide était de 80 %. Une exposition similaire a été atteinte après l’injection sous-cutanée du tirzépatide dans l’abdomen, la cuisse ou le bras.
Distribution
Le volume moyen apparent de distribution à l’état d’équilibre du tirzépatide après son administration sous-cutanée chez des patients atteints de diabète de type 2 est d’environ 10,3 L. Le tirzépatide est fortement lié à l’albumine plasmatique (99 %).
Métabolisme
Le tirzépatide est métabolisé par clivage protéolytique de la chaîne peptidique principale, par bêta-oxydation de la fraction de diacide gras en C20 et par hydrolyse des amides.
Élimination
Les principales voies d’excrétion des métabolites du tirzépatide sont l’urine et les fèces. Le tirzépatide sous forme inchangée n’est observé ni dans l’urine ni dans les fèces. Selon les résultats d’une analyse pharmacocinétique de population, la clairance moyenne apparente du tirzépatide est de 0,061 L/h et sa demi-vie d’élimination est d’environ 5 jours, ce qui permet une administration hebdomadaire.
Populations et états pathologiques particuliers
- Enfants et adolescents : une analyse pharmacocinétique populationnelle a été effectuée à partir de données obtenues auprès de 93 enfants de 10 à moins de 18 ans, pesant ≥ 50 kg et atteints de diabète de type 2 recevant du tirzépatide à raison de 5 mg et de 10 mg. Les taux d’exposition générale au tirzépatide observés chez les enfants dont le poids corporel était supérieur à 70 kg étaient comparables à ceux rapportés chez les adultes. Cependant, étant donné l’incidence du poids corporel sur la clairance et le volume de distribution du tirzépatide, on s’attend à ce que les expositions à l’état d’équilibre soient plus élevées chez les enfants de plus faible poids corporel. L’exposition des enfants pesant < 60 kg devrait être environ de 1,5 à 2 fois plus élevée que celle de la population adulte. Le tirzépatide n’a pas été étudié chez les enfants de moins de 10 ans ou pesant < 50 kg.
- Personnes âgées : l’âge n’a eu aucun effet sur les paramètres pharmacocinétiques du tirzépatide.
- Sexe : le sexe n’a eu aucun effet sur les paramètres pharmacocinétiques du tirzépatide.
Grossesse ou allaitement : aucune étude caractérisant la pharmacocinétique du tirzépatide chez les femmes enceintes n’a été réalisée.
La concentration de tirzépatide dans le lait maternel était indétectable (limite de détection dans le lait maternel : 4 ng/mL) dans 164 des 171 échantillons analysés après l’administration par voie sous-cutanée d’une seule dose de 5 mg à 11 femmes adultes en bonne santé qui allaitaient. De très faibles concentrations de tirzépatide (de 4,6 à 7,2 ng/mL) ont été détectées dans 7 échantillons de lait maternel. La quantité cumulée de tirzépatide détectée dans les 7 échantillons de lait maternel prélevés au cours de la période d’échantillonnage de 28 jours équivalait à moins de 0,02 % de la dose administrée à la mère, et la dernière concentration mesurable a été relevée 5 jours après l’administration de la dose. L’ASC du tirzépatide dans le lait maternel n’a pas pu être calculée en raison de concentrations quantifiables insuffisantes.
Origine ethnique : la race n’a eu aucun effet cliniquement significatif sur la
pharmacocinétique du tirzépatide.
- Insuffisance hépatique : la présence d’une insuffisance hépatique n’a pas d’effet sur la pharmacocinétique du tirzépatide. Une évaluation comparative de la pharmacocinétique du tirzépatide après une seule dose de 5 mg a été réalisée entre des patients présentant divers degrés d’insuffisance hépatique (légère, modérée ou grave) et des participants ayant une fonction hépatique normale (voir 4 Posologie et administration et 7.1 Populations particulières).
- Insuffisance rénale : l’insuffisance rénale n’a pas d’effet sur la pharmacocinétique du tirzépatide. Une évaluation comparative de la pharmacocinétique du tirzépatide après une seule dose de 5 mg a été réalisée entre des patients présentant divers degrés d’insuffisance rénale (légère, modérée, grave ou terminale) et des participants ayant une fonction rénale normale. C’est également ce qui ressort de données d’études cliniques menées auprès de patients associant un DT2 à une insuffisance rénale légère, modérée ou grave (voir 4 Posologie et administration et 7.1 Populations particulières).
- Obésité : des analyses pharmacocinétiques ont mis en évidence une relation inverse entre le poids corporel et l’exposition au tirzépatide, bien que le poids n’ait eu aucun effet clinique pertinent sur la maîtrise glycémique.
10.4 Immunogénicité
La détection de la formation d’anticorps dépend grandement de la sensibilité et de la spécificité de la méthode de dosage utilisée. En outre, plusieurs facteurs peuvent influencer les titres des anticorps (y compris les anticorps neutralisants) observés lors d’une épreuve donnée, notamment la méthode de dosage utilisée, la manipulation de l’échantillon et le moment où il a été prélevé, la prise concomitante d’autres médicaments et la présence d’une maladie sous-jacente. Pour ces raisons, il n’est pas possible de comparer directement les titres d’anticorps anti-tirzépatide à ceux des anticorps d’autres produits.
Dans le cadre de sept études cliniques de phase III, 2 570 patients (51,1 %) traités avec MOUNJARO ont développé des anticorps anti-médicament (AAM). Parmi les 2 570 patients traités avec MOUNJARO ayant développé des anticorps anti-tirzépatide, 94 et 107 patients (respectivement, 1,9 % et 2,1 % de la population globale) avaient développé des anticorps neutralisant l’activité du tirzépatide sur les récepteurs du GIP et du GLP-1, tandis que 43 et 18 patients (respectivement, 0,9 % et 0,4 % de la population globale) avaient développé des anticorps neutralisants dirigés contre le GIP et le GLP-1 endogènes, respectivement.
Au cours des 30 semaines qu’a duré l’étude sur la maîtrise glycémique, menée à double insu et contrôlée par placebo chez des patients de 10 à moins de 18 ans atteints de diabète de type 2 (voir 14 Études cliniques), 30 (49 %) des 61 enfants traités avec MOUNJARO ont développé des AAM. Les anticorps anti-tirzépatide ont montré une réactivité croisée avec le GIP et le GLP-1 endogènes chez 16 (26 %) et 5 (8 %) des 61 enfants traités avec MOUNJARO qui avaient obtenu un résultat positif au dépistage d’AAM après le début de l’étude, respectivement. Aucun enfant n’avait développé des anticorps neutralisant l’activité du tirzépatide sur les récepteurs du GIP et du GLP-1, et aucun enfant n’avait développé des anticorps neutralisants dirigés contre le GIP et le GLP-1 endogènes.
Aucune indication selon laquelle la production d’AAM était associée à une altération des paramètres pharmacocinétiques ou de l’efficacité n’a été observée. Les réactions d’hypersensibilité et les réactions au point d’injection ont été plus nombreuses chez les patients traités par MOUNJARO ayant produit des anticorps anti-tirzépatide que chez ceux n’ayant pas produit ce type d’anticorps.
11 Conservation, stabilité et mise au rebut
Stylo-injecteur prérempli MOUNJARO à dose unique et fiole de MOUNJARO à dose unique :
- Conserver MOUNJARO au réfrigérateur à une température de 2 °C à 8 °C, jusqu’à la date de péremption. Ne pas l’utiliser après la date de péremption.
- Ne pas congeler MOUNJARO. Ne pas utiliser MOUNJARO s’il est gelé.
- Conserver MOUNJARO dans sa boîte d’origine pour le protéger de la lumière.
- Au besoin, chaque stylo-injecteur à dose unique ou fiole à dose unique peut être conservé(e) hors du réfrigérateur, à des températures ne dépassant pas 30 °C (86 °F), pendant une période maximale de 21 jours.
- Le stylo-injecteur prérempli à dose unique doit être jeté après usage dans un contenant résistant aux perforations.
- Jeter toutes les fioles ouvertes après leur utilisation, même si elles ne sont pas vides.
Stylo-injecteur prérempli MOUNJARO KwikPen à doses multiples :
Conserver le stylo MOUNJARO KwikPen au réfrigérateur à une température de 2 °C
à 8 °C, jusqu’à la date de péremption. Ne pas l’utiliser après la date de péremption.
Ne pas congeler le stylo MOUNJARO KwikPen. Ne pas utiliser le stylo MOUNJARO
KwikPen s’il est gelé.
- Protéger le stylo MOUNJARO KwikPen de la lumière.
- Au besoin, chaque stylo-injecteur prérempli MOUNJARO KwikPen à doses multiples peut être conservé hors du réfrigérateur, à des températures ne dépassant pas 30 °C (86 °F), pendant une période maximale de 30 jours.
- Le stylo MOUNJARO KwikPen doit être jeté après l’administration de quatre doses hebdomadaires dans un contenant résistant aux perforations, ou conformément aux exigences locales.
12 Instructions particulières de manipulation du produit
Chaque stylo-injecteur prérempli à dose unique ou fiole à dose unique permet d’administrer une seule dose de tirzépatide.
Chaque stylo-injecteur prérempli à doses multiples (MOUNJARO KwikPen) permet d’administrer quatre doses de tirzépatide.
MOUNJARO ne doit pas être utilisé si le stylo-injecteur, le stylo KwikPen ou la fiole est endommagé(e).
MOUNJARO ne doit être utilisé que si son contenu est clair, exempt de particules et incolore ou légèrement jaunâtre.
Si le stylo-injecteur, le stylo KwikPen ou la fiole tombe sur une surface dure, il ou elle ne doit pas être utilisé(e).
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : tirzépatide
Formule moléculaire et masse moléculaire : C225H348N48O68 et 4 813 Da
Formule développée : 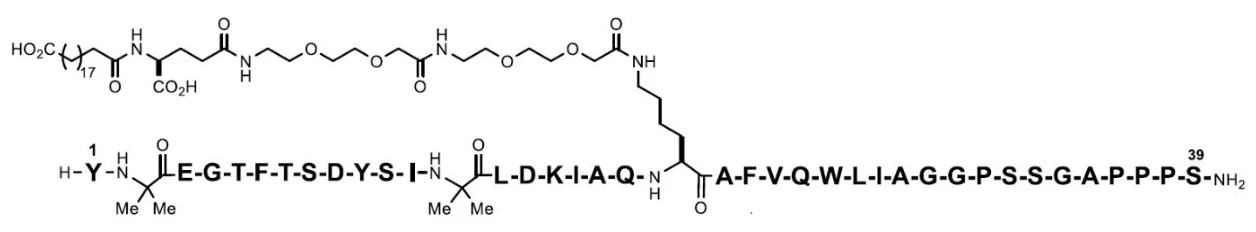
Propriétés physicochimiques : Solide amorphe blanchâtre ou blanc
Tableau 7 – Profil de solubilité du tirzépatide
| Solvant | Solubilité du tirzépatide (mg/mL) | Partie de solvant requise pour une partie de soluté (g de soluté/volume de solvant) | Description de la solubilitéa |
| Tampon phosphate 5 mM, pH de 7,0 | Pas moins de 120 à 25 °C | 8,33 mL pour dissoudre 1 g | Très soluble |
a Les descriptions de la solubilité sont conformes aux pharmacopées américaine (USP), européenne
(Ph. Eur.) et japonaise (JP).
Caractéristiques du produit :
MOUNJARO (tirzépatide injectable), pour utilisation sous-cutanée, contient le tirzépatide, un agoniste des récepteurs du GIP et du GLP-1 à action prolongée et à administration hebdomadaire. Le tirzépatide est obtenu à partir de la séquence du GIP et contient l’acide α-aminoisobutyrique (Aib) en positions 2 et 13, un amide situé à l’extrémité carboxyle du peptide (C-terminale), et en couplant le résidu Lys en position 20 et l’acide 1,20-oxoicosanoïque au moyen d’une molécule de liaison. Le pH de MOUNJARO se situe entre 6,5 et 7,5.
14 Études cliniques
14.1 Études cliniques par indication
Maîtrise glycémique chez les patients atteints de diabète de type 2
Tableau 8 – Résumé des données démographiques des patients dans les études cliniques sur le diabète de type 2
| No de l’essai | Plan de l’essai | Posologie, voie | Traitement de fond | Nombre | Âge (tranche) | Sexe | ||||
| d’administration | de sujets | |||||||||
| et durée | (n) | |||||||||
| SURPASS-1 | Étude multicentrique de phase III, avec répartition aléatoire et groupes parallèles, contrôlée par placebo et à double insu | MOUNJARO : 5 mg, 10 mg ou 15 mg SC, une fois par semaine Placebo : SC, une fois par semaine Durée : 40 sema ines | Aucun | 478 | 54 ans (18 à 88) | 52 % de sexe masculin 48 % de sexe féminin | ||||
| SURPASS-2 | Étude multicentrique de phase III, ouverte, avec répartition aléatoire et groupes parallèles, contrôlée par comparateur actif | MOUNJARO : 5 mg, 10 mg ou 15 mg SC, une fois par semaine Sémaglutide : 1 mg SC, une fois par semaine Durée : 40 sema ines | Metformine (100 %) | 1 879 | 57 ans (21 à 91) | 47 % de sexe masculin 53 % de sexe féminin | ||||
| SURPASS-3 | Étude multicentrique de phase III, ouverte, avec répartition aléatoire et groupes parallèles, contrôlée par comparateur actif | MOUNJARO : 5 mg, 10 mg ou 15 mg SC, une fois par semaine Insuline dégludec titrée à 100 U/mL Durée : 52 sema ines | Metformine (100 %) iSGLT-2 (32 %) | 1 444 | 57 ans (22 à 84) | 56 % de sexe masculin 44 % de sexe féminin | ||||
| No de l’essai | Plan de l’essai | Posologie, voie | Traitement de fond | Nombre | Âge (tranche) | Sexe | ||||
| d’administration | de sujets | |||||||||
| et durée | (n) | |||||||||
| SURPASS-4 | Étude multicentrique de phase III, ouverte, avec répartition aléatoire et groupes parallèles, contrôlée par comparateur actif | MOUNJARO : 5 mg, 10 mg ou 15 mg SC, une fois par semaine Insuline glargine titrée à 100 U/mL Durée : 104 semaines (critère d’évaluation principal mesuré à 52 semaines) | Traitement de fond avec 1 à 3 anti- hyperglycémiants oraux : avec ou sans metformine (95 %) avec ou sans sulfonylurée (54 %) avec ou sans iSGLT-2 (25 %) | 2 002 | 64 ans (32 à 91) | 63 % de sexe masculin 37 % de sexe féminin | ||||
| SURPASS-5 | Étude multicentrique de phase III, avec répartition aléatoire et groupes parallèles contrôlée par placebo et à double insu | MOUNJARO : 5 mg, 10 mg ou 15 mg SC, une fois par semaine Placebo : SC, une fois par semaine Durée : 40 semaines | Metformine (83 %) Insuline glargine titrée à 100 U/mL (100 %) | 475 | 61 ans (27 à 83) | 56 % de sexe masculin 44 % de sexe féminin | ||||
| SURPASS-PEDS | Étude multicentrique de phase III, avec répartition aléatoire, à double insu et contrôlée par placebo | MOUNJARO : 5 mg ou 10 mg SC, une fois par semaine Placebo : SC, une fois par semaine Durée : 30 semaines | Metformine (69 %) ou insuline basale (8 %) ou les deux (23 %) | 99 | 15 ans (10 à 17) | 39 % de sexe masculin 61 % de sexe féminin | ||||
Au total, 6 263 patients adultes atteints de diabète de type 2 ayant une maîtrise glycémique inadéquate ont été répartis au hasard. Parmi eux, 4 199 ont reçu au moins une dose du médicament expérimental dans le cadre de 5 études de maîtrise glycémique globale de phase III contrôlées par placebo ou par comparateur actif visant à évaluer l’innocuité et l’efficacité de MOUNJARO. De ce nombre, 2 082 patients (33 %) étaient âgés de 65 ans ou plus et 317 (5 %) avaient 75 ans ou plus. L’âge moyen global des patients était de 59 ans (intervalle : de 18 à 91 ans). Parmi eux, 55 % étaient des hommes, et 45 %, des femmes. La répartition des patients selon leur origine ethnique était la suivante : caucasienne, 81 %; asiatique, 7 %; afro-américaine, 4 %; autres origines ethniques, 8 %. L’indice de masse corporelle (IMC) moyen global était de 33 kg/m2 au début de l’étude, et la durée du diabète était de 9,6 ans.
MOUNJARO en monothérapie chez les patients atteints de diabète de type 2 (SURPASS-
1)
Dans le cadre de SURPASS-1, une étude de 40 semaines menée à double insu avec répartition aléatoire, 478 patients atteints de diabète de type 2, chez qui un régime alimentaire et un programme d’exercice ne permettaient pas une maîtrise adéquate de la glycémie, ont été répartis au hasard pour recevoir MOUNJARO à 5 mg, 10 mg ou 15 mg une fois par semaine, ou un placebo.
L’âge moyen des patients était de 54 ans, et 52 % parmi eux étaient des hommes. Les patients étaient atteints de diabète de type 2 depuis 4,7 ans en moyenne, et l’IMC moyen était de 32 kg/m2. Globalement, la répartition de la population à l’étude, selon l’origine ethnique, était la suivante : caucasienne, 36 %; noire ou afro-américaine, 5 %; asiatique, 35 %; hispanique ou latine, 43 %. En monothérapie, MOUNJARO administré à raison de 5 mg, 10 mg ou 15 mg une fois par semaine pendant 40 semaines a entraîné une réduction statistiquement significative du taux d’HbA1c par rapport au placebo (voir Tableau 9 – ).
Tableau 9 – Résultats obtenus à 40 semaines lors d’une étude évaluant MOUNJARO administré en monothérapie chez des adultes atteints de diabète de type 2, chez qui un régime alimentaire et un programme d’exercice ne permettaient pas une maîtrise adéquate de la glycémie
MOUNJARO 5 mg | MOUNJARO 10 mg | MOUNJARO 15 mg | Placebo | |||
| Population (N) en intention de traiter modifiée (ITm)a | 121 | 121 | 120 | 113 | ||
| Paramètre d’évaluation principal | ||||||
| Taux d’HbA1c (%) | ||||||
| Valeur initiale (moyenne) | 8,0 | 7,9 | 7,9 | 8,1 | ||
| Variation après 40 semainesb | -1,8 | -1,7 | -1,7 | -0,1 | ||
Différence par rapport au placebob (IC à 95 %) | -1,7 (-2,0 à -1,4) | -1,6 (-1,9 à -1,3) | -1,6 (-1,9 à -1,3) | -- | ||
| Valeur pc | < 0,001 | < 0,001 | < 0,001 | -- | ||
| Paramètres d’évaluation secondaires | ||||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 82 | 85 | 78 | 23 | ||
| Patients (%) ayant atteint un taux d’HbA1c < 5,7 % | 31 | 27 | 38 | 1 | ||
| Glycémie à jeun (mmol/L) | ||||||
MOUNJARO 5 mg | MOUNJARO 10 mg | MOUNJARO 15 mg | Placebo | |
| Valeur initiale (moyenne) | 8,5 | 8,5 | 8,5 | 8,6 |
| Variation après 40 semainesb | -2,2 | -2,2 | -2,1 | 0,2 |
Différence par rapport au placebob (IC à 95 %)b | -2,4 (-3,0 à -1,8) | -2,4 (-3,1 à -1,8) | -2,3 (-3,0 à -1,7) | -- |
| Poids corporel (kg) | ||||
| Valeur initiale (moyenne) | 87,0 | 86,2 | 85,5 | 84,5 |
| Variation par rapport à la valeur initialeb | -6,3 | -7,0 | -7,8 | -1,0 |
Différence par rapport au placebob (IC à 95 %) | -5,3 (-6,8 à -3,9) | -6,0 (-7,4 à -4,6) | -6,8 (-8,3 à -5,4) | -- |
a La population en intention de traiter modifiée regroupe tous les participants répartis au hasard ayant reçu au moins une dose du médicament à l’étude. Les patients ayant dû abandonner le traitement à l’étude après avoir été inscrits par inadvertance ont été exclus. À la semaine 40, les données sur l’HbA1c étaient manquantes pour 6 %, 7 %, 14 % et 12 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou un placebo. Pendant l’étude, un traitement de secours (antihyperglycémiant supplémentaire) a été amorcé chez 2 %, 3 %, 2 % et 25 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou un placebo. Les données manquantes à la semaine 40 ont été traitées par imputation multiple au placebo.
b Moyenne des moindres carrés selon l’analyse des covariances (ANCOVA), corrigée en fonction de la valeur initiale et d’autres facteurs de stratification.
c p < 0,001 pour la supériorité par rapport au placebo, contrôlée pour la multiplicité.
Utilisation de MOUNJARO en association avec un autre traitement chez les patients atteints de diabète de type 2
En association avec la metformine (SURPASS-2)
Dans le cadre de SURPASS-2, une étude ouverte de 40 semaines (à double insu en ce qui concerne l’attribution de la dose de MOUNJARO), 1 879 patients atteints de diabète de type 2, chez qui une dose stable de metformine utilisée seule ne permettait pas d’obtenir une maîtrise adéquate de la glycémie, ont été répartis au hasard pour recevoir, en association avec la metformine, une dose hebdomadaire de MOUNJARO à 5 mg, 10 mg ou 15 mg, ou de sémaglutide à 1 mg par voie sous-cutanée.
L’âge moyen des patients était de 57 ans, et 47 % parmi eux étaient des hommes. Les patients étaient atteints de diabète de type 2 depuis 8,6 ans en moyenne, et l’IMC moyen était de 34 kg/m2. Globalement, la répartition de la population à l’étude, selon l’origine ethnique, était la suivante : caucasienne, 83 %; noire ou afro-américaine, 4 %; asiatique, 1 %; hispanique ou latine, 70 %.
Le traitement avec MOUNJARO à 10 mg ou à 15 mg administré une fois par semaine pendant 40 semaines a entraîné une réduction statistiquement significative du taux d’HbA1c comparativement au sémaglutide à 1 mg administré une fois par semaine (voir Tableau 10 – et Figure 2).
Tableau 10 – Résultats obtenus à 40 semaines lors d’une étude comparant l’administration de metformine en association avec MOUNJARO ou le sémaglutide à 1 mg chez des adultes atteints de diabète de type 2
MOUNJARO 5 mg | MOUNJARO 10 mg | MOUNJARO 15 mg | Sémaglutide 1 mg | |||
| Population (N) en intention de traiter modifiée (ITm)a | 470 | 469 | 469 | 468 | ||
| Paramètre d’évaluation principal | ||||||
| Taux d’HbA1c (%) | ||||||
| Valeur initiale (moyenne) | 8,3 | 8,3 | 8,3 | 8,3 | ||
| Variation après 40 semainesb | -2,0 | -2,2 | -2,3 | -1,9 | ||
Différence par rapport au sémaglutideb (IC à 95 %) | -0,2 (-0,3 à -0,0) | -0,4 (-0,5 à -0,3) | -0,5 (-0,6 à -0,3) | -- | ||
| Valeur pc | 0,018 | < 0,001 | < 0,001 | -- | ||
| Paramètres d’évaluation secondaires | ||||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 82 | 86 | 86 | 79 | ||
| Patients (%) ayant atteint un taux d’HbA1c < 5,7 % | 27 | 40 | 46 | 19 | ||
| Glycémie à jeun (mmol/L) | ||||||
| Valeur initiale (moyenne) | 9,7 | 9,7 | 9,6 | 9,5 | ||
| Variation après 40 semainesb | -3,0 | -3,3 | -3,3 | -2,7 | ||
| Poids corporel (kg) | ||||||
| Valeur initiale (moyenne) | 92,5 | 94,8 | 93,8 | 93,7 | ||
Variation par rapport à la valeur initialeb | -7,6 | -9,3 | -11,2 | -5,7 | ||
Différence par rapport au sémaglutideb (IC à 95 %) | -1,9 (-2,8 à -1,0) | -3,6 (-4,5 à -2,7) | -5,5 (-6,4 à -4,6) | -- | ||
a La population en intention de traiter modifiée regroupe tous les participants répartis au hasard ayant reçu au moins une dose du médicament à l’étude. Les patients ayant dû abandonner le traitement à l’étude après avoir été inscrits par inadvertance ont été exclus. À la semaine 40, les données sur l’HbA1c étaient manquantes pour 4 %, 5 %, 5 % et 5 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou le sémaglutide à 1 mg. Pendant l’étude, un traitement de secours (antihyperglycémiant supplémentaire) a été amorcé chez 2 %, 1 %, 1 % et 3 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou le sémaglutide à 1 mg. Les données manquantes à la semaine 40 ont été traitées en utilisant l’imputation multiple et les taux d’abandon.
b Moyenne des moindres carrés selon l’analyse des covariances (ANCOVA), corrigée en fonction de la valeur initiale et d’autres facteurs de stratification.
c p < 0,05 pour la supériorité par rapport au sémaglutide, contrôlée pour la multiplicité. d p < 0,01 pour la supériorité par rapport au sémaglutide, contrôlée pour la multiplicité. e p < 0,001 pour la supériorité par rapport au sémaglutide, contrôlée pour la multiplicité. 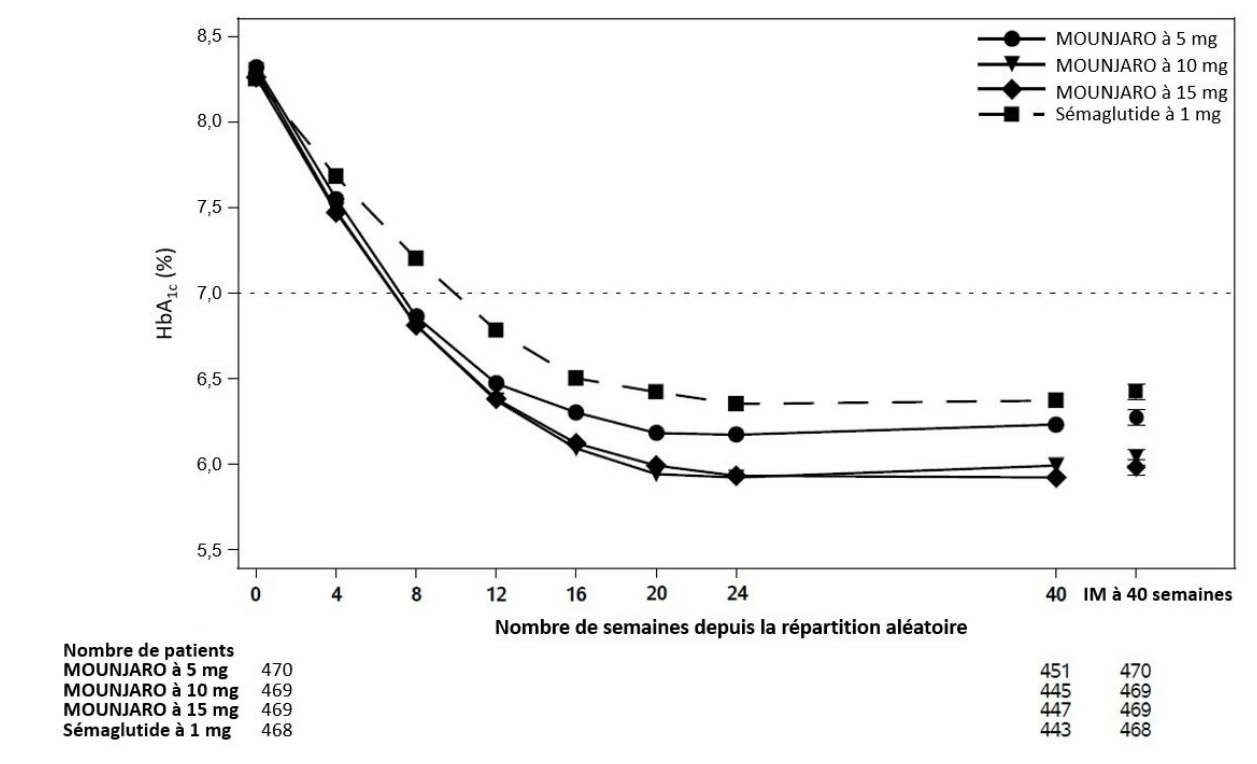
Remarque : Les résultats affichés sont tirés de l’ensemble d’analyse intégral de la population en intention de traiter modifiée. (1) Valeur moyenne observée de la semaine 0 à la semaine 40 et (2) moyenne obtenue par la méthode des moindres carrés ± l’erreur type pour l’imputation multiple (IM) à la semaine 40.
Figure 2 – Taux (%) moyen d’HbA1c au fil du temps – du début de l’étude à la semaine 40
En association avec la metformine, avec ou sans iSGLT-2 (SURPASS3) Dans le cadre de SURPASS-3, une étude ouverte de 52 semaines, 1 444 patients atteints de diabète de type 2, chez qui la prise de doses stables de metformine, avec ou sans iSGLT-2, ne permettait pas d’obtenir une maîtrise adéquate de la glycémie, ont été répartis au hasard pour recevoir, une fois par semaine, MOUNJARO à 5 mg, 10 mg ou 15 mg, ou de l’insuline dégludec titrée à 100 U/mL une fois par jour. Parmi ces patients, 32 % prenaient un iSGLT-2. Les patients répartis au hasard pour recevoir l’insuline dégludec recevaient au départ 10 unités une fois par jour. La dose était ensuite ajustée chaque semaine tout au long de l’étude en utilisant un algorithme de type « treat to target » (algorithme TTT) fondé sur les valeurs auto-mesurées de la glycémie à jeun et ciblant un taux inférieur à 5 mmol/L. À la semaine 52, au moment de la mesure du critère d’évaluation principal, la dose moyenne d’insuline dégludec était de 49 unités (0,5 U/kg) par jour.
L’âge moyen des patients était de 57 ans, et 56 % parmi eux étaient des hommes. Les patients étaient atteints de diabète de type 2 depuis 8,4 ans en moyenne, et l’IMC moyen était de 34 kg/m2. Globalement, la répartition de la population à l’étude, selon l’origine ethnique, était la suivante : caucasienne, 91 %; noire ou afro-américaine, 3 %; asiatique, 5 %; hispanique ou latine, 29 %.
La prise hebdomadaire de MOUNJARO à 10 mg ou à 15 mg pendant 52 semaines a entraîné une réduction statistiquement significative du taux d’HbA1c par rapport à la prise quotidienne d’insuline dégludec (voir Tableau 11 – et Figure 3).
Tableau 11 – Résultats obtenus à 52 semaines lors d’une étude comparant MOUNJARO et l’insuline dégludec administrés en association avec la metformine, avec ou sans iSGLT-2, chez des patients atteints de diabète de type 2
MOUNJARO 5 mg | MOUNJARO 10 mg | MOUNJARO 15 mg | Insuline dégludec | |||
| Population (N) en intention de traiter modifiée (ITm)a | 358 | 360 | 358 | 359 | ||
| Paramètre d’évaluation principal | ||||||
| Taux d’HbA1c (%) | ||||||
| Valeur initiale (moyenne) | 8,2 | 8,2 | 8,2 | 8,1 | ||
| Variation à 52 semainesb | -1,9 | -2,0 | -2,1 | -1,3 | ||
Différence par rapport à l’insuline dégludecb (IC à 95 %) | -0,6 (-0,7 à -0,5) | -0,8 (-0,9 à -0,6) | -0,9 (-1,0 à -0,7) | -- | ||
| Valeur pc | < 0,001 | < 0,001 | < 0,001 | -- | ||
| Paramètres d’évaluation secondaires | ||||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 %c | 79c | 82c | 83 | 58 | ||
| Patients (%) ayant atteint un taux d’HbA1c < 5,7 % | 24 | 34 | 41 | 5 | ||
| Glycémie à jeun (mmol/L) | ||||||
| Valeur initiale (moyenne) | 9,5 | 9,5 | 9,4 | 9,3 | ||
| Variation à 52 semainesb | -2,6 | -2,8 | -3,0 | -2,8 | ||
| Poids corporel (kg) | ||||||
| Valeur initiale (moyenne) | 94,4 | 93,8 | 94,9 | 94,0 | ||
Variation par rapport à la valeur initialeb | -7,0 | -9,6 | -11,3 | 1,9 | ||
Différence par rapport à l’insuline dégludecb (IC à 95 %) | -8,9 (-10,0 à -7,8) | -11,5 (-12,6 à -10,4) | -13,2 (-14,3 à -12,1) | -- | ||
a La population en intention de traiter modifiée regroupe tous les participants répartis au hasard ayant reçu au moins une dose du médicament à l’étude. Les patients ayant dû abandonner le traitement à l’étude après avoir été inscrits par inadvertance ont été exclus. À la semaine 52, les données sur l’HbA1c (critère d’évaluation) étaient manquantes pour 6 %, 10 %, 5 % et 9 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou l’insuline dégludec. Pendant l’étude, un traitement de secours (antihyperglycémiant supplémentaire) a été instauré chez 1 %, 1 %, 2 % et 1 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou l’insuline dégludec. Les données manquantes à la semaine 52 ont été traitées en utilisant l’imputation multiple et les taux d’abandon. b Moyenne des moindres carrés selon l’analyse des covariances (ANCOVA), corrigée en fonction de la valeur initiale et d’autres facteurs de stratification.
c p < 0,001 pour la supériorité par rapport à l’insuline dégludec, contrôlée pour la multiplicité. 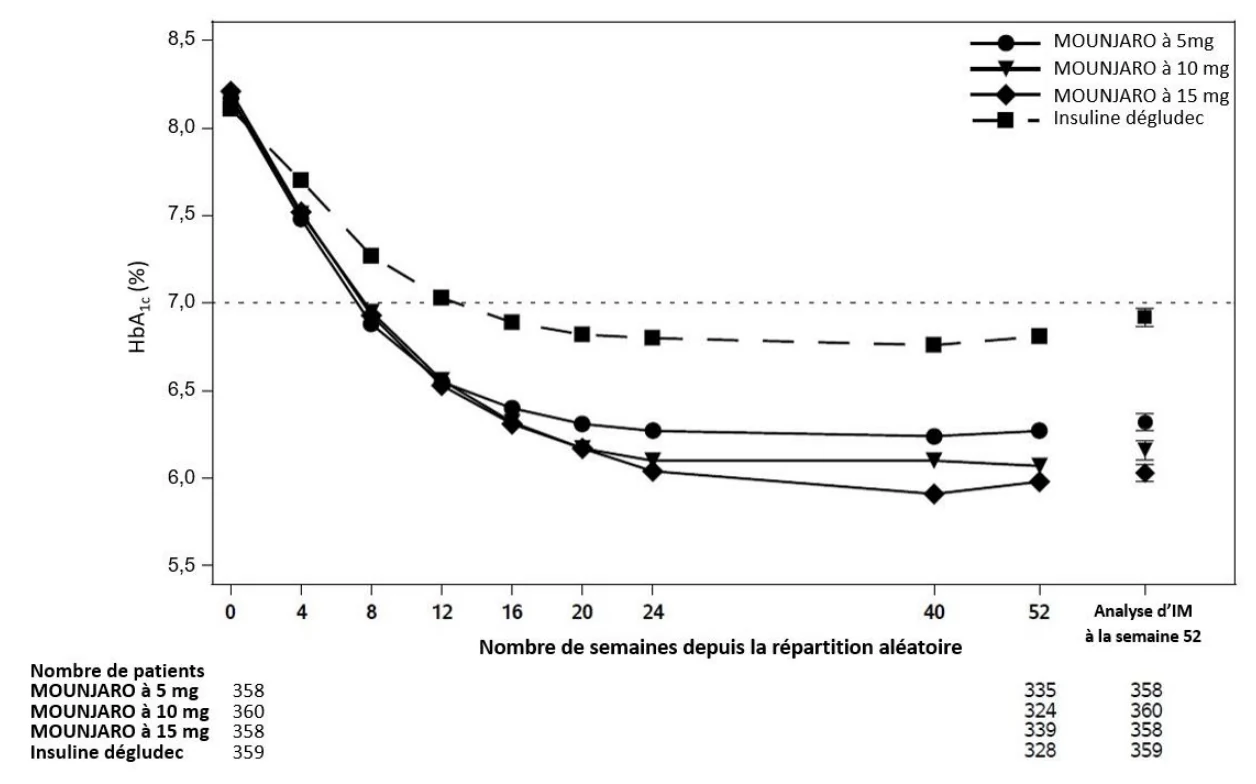
Remarque : Les résultats affichés sont tirés de l’ensemble d’analyse intégral de la population en intention de traiter modifiée. (1) Valeur moyenne observée de la semaine 0 à la semaine 52 et (2) moyenne obtenue par la méthode des moindres carrés ± l’erreur type pour l’imputation multiple (IM) à la semaine 52.
Figure 3 – Taux (%) moyen d’HbA1c au fil du temps – du début de l’étude à la semaine 52
En association avec la metformine, une sulfonylurée et/ou un iSGLT-2 (SURPASS-4) Dans le cadre de SURPASS-4, une étude ouverte de 104 semaines (critère d’évaluation principal mesuré à 52 semaines), 2 002 patients atteints de diabète de type 2 présentant un risque cardiovasculaire accru ont été répartis au hasard pour recevoir MOUNJARO à 5 mg, 10 mg ou 15 mg une fois par semaine ou de l’insuline glargine titrée à 100 U/mL une fois par jour (répartition 1:1:1:3), en association avec un traitement de fond à la metformine (95 %), avec ou sans sulfonylurées (54 %) ou iSGLT-2 (25 %) [voir Tableau 12 – pour de plus amples renseignements concernant le nombre de patients recevant chacune des associations].
Tableau 12 – Résumé des antihyperglycémiants pris au départ dans l’étude SURPASS-4
| Traitement de fond | MOUNJARO 5 mg (N = 329) | MOUNJARO 10 mg (N = 328) | MOUNJARO 15 mg (N = 338) | Insuline glargine (N = 1 000) | Total (N = 1 995) |
| Metformine utilisée seule | 99 (30,1) | 107 (32,6) | 112 (33,1) | 321 (32,1) | 639 (32,0) |
| Metformine + sulfonylurée | 136 (41,3) | 132 (40,2) | 124 (36,7) | 388 (38,8) | 780 (39,1) |
| Metformine + iSGLT-2 | 37 (11,2) | 37 (11,3) | 45 (13,3) | 138 (13,8) | 257 (12,9) |
| Metformine + sulfonylurée + iSGLT-2 | 34 (10,3) | 40 (12,2) | 36 (10,7) | 107 (10,7) | 217 (10,9) |
| SU utilisée seule | 16 (4,9) | 8 (2,4) | 16 (4,7) | 34 (3,4) | 74 (3,7) |
| iSGLT-2 utilisé seul | 4 (1,2) | 3 (0,9) | 2 (0,6) | 3 (0,3) | 12 (0,6) |
| SU + iSGLT-2 | 3 (0,9) | 1 (0,3) | 3 (0,9) | 8 (0,8) | 15 (0,8) |
L’âge moyen des patients était de 64 ans, et 63 % parmi eux étaient des hommes. Les patients étaient atteints de diabète de type 2 depuis 11,8 ans en moyenne, et l’IMC moyen était de 33 kg/m2. Globalement, la répartition de la population à l’étude, selon l’origine ethnique, était la suivante : caucasienne, 82 %; noire ou afro-américaine, 4 %; asiatique, 4 %; hispanique ou latine, 48 %. Si l’on considère tous les groupes de traitement, 87 % des patients présentaient des troubles médicaux préexistants sous forme d’antécédents de maladie cardiovasculaire. Au départ, le DFGe était ≥ 90 mL/min/1,73 m2 chez 43 % des patients, de 60 à 90 mL/min/1,73 m2 chez 40 % des patients, de 45 à 60 mL/min/1,73 m2 chez 10 % des patients, et de 30 à 45 mL/min/1,73 m2 chez 6 % des patients.
Chez les patients répartis au hasard pour recevoir l’insuline glargine, la dose de départ était de 10 U une fois par jour. La dose était ensuite ajustée chaque semaine tout au long de l’étude en utilisant un algorithme TTT fondé sur les valeurs auto-mesurées de la glycémie à jeun et ciblant un taux inférieur à 5,6 mmol/L. À la semaine 52, au moment de la mesure du critère d’évaluation principal, la dose moyenne d’insuline était de 44 unités (0,5 U/kg) par jour.
Le traitement avec MOUNJARO à 10 mg ou à 15 mg administré une fois par semaine pendant 52 semaines a entraîné une réduction statistiquement significative du taux d’HbA1c comparativement à l’insuline glargine administrée une fois par jour (voir Tableau 13 – et Figure 4).
Tableau 13 – Résultats obtenus à 52 semaines lors d’une étude comparant MOUNJARO et l’insuline glargine administrés en association avec la metformine, avec ou sans sulfonylurées ou iSGLT-2, chez des patients atteints de diabète de type 2
MOUNJARO 5 mg | MOUNJARO 10 mg | MOUNJARO 15 mg | Insuline glargine | |||
| Population (N) en intention de traiter modifiée (ITm)a | 328 | 326 | 337 | 998 | ||
| Paramètre d’évaluation principal | ||||||
| Taux d’HbA1c (%) | ||||||
MOUNJARO 5 mg | MOUNJARO 10 mg | MOUNJARO 15 mg | Insuline glargine | |
| Valeur initiale (moyenne) | 8,5 | 8,6 | 8,5 | 8,5 |
| Variation à 52 semainesb | -2,1 | -2,3 | -2,4 | -1,4 |
Différence par rapport à l’insuline glargineb (IC à 95 %) | -0,7 (-0,9 à -0,6) | -0,9 (-1,1 à -0,8) | -1,0 (-1,2 à -0,9) | -- |
| Valeur pc | < 0,001 | < 0,001 | < 0,001 | -- |
| Paramètres d’évaluation secondaires | ||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 75 | 83 | 85 | 49 |
| Patients (%) ayant atteint un taux d’HbA1c < 5,7 % | 22 | 31 | 38 | 4 |
| Glycémie à jeun (mmol/L) | ||||
| Valeur initiale (moyenne) | 9,6 | 9,8 | 9,7 | 9,4 |
| Variation à 52 semainesb | -2,5 | -2,8 | -3,0 | -2,7 |
| Poids corporel (kg) | ||||
| Valeur initiale (moyenne) | 90,3 | 90,6 | 90,0 | 90,2 |
Variation par rapport à la valeur initialeb | -6,4 | -8,9 | -10,6 | 1,7 |
Différence par rapport à l’insuline glargineb (IC à 95 %) | -8,1 (-8,9 à -7,3) | -10,6 (-11,4 à -9,8) | -12,2 (-13,0 à -11,5) | -- |
a La population en intention de traiter modifiée regroupe tous les participants répartis au hasard ayant reçu au moins une dose du médicament à l’étude. Les patients ayant dû abandonner le traitement à l’étude après avoir été inscrits par inadvertance ont été exclus. À la semaine 52, les données sur l’HbA1c (critère d’évaluation) étaient manquantes pour 9 %, 6 %, 4 % et 9 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou l’insuline glargine. Pendant l’étude, un traitement de secours (antihyperglycémiant supplémentaire) a été instauré chez 0 %, 0 %, 1 % et 1 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou l’insuline glargine. Les données manquantes à la semaine 52 ont été traitées en utilisant l’imputation multiple et les taux d’abandon. b Moyenne des moindres carrés selon l’analyse des covariances (ANCOVA), corrigée en fonction de la valeur initiale et d’autres facteurs de stratification.
c p < 0,001 pour la supériorité par rapport à l’insuline glargine, contrôlée pour la multiplicité.
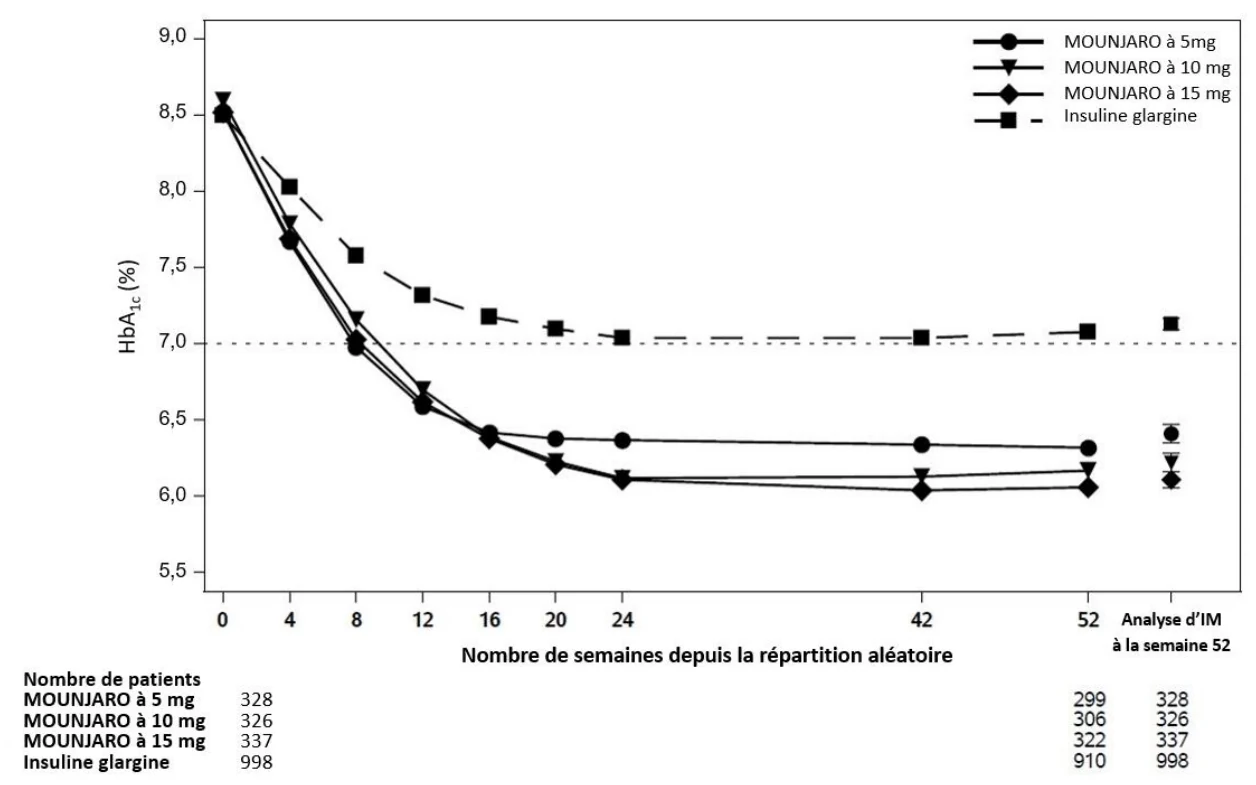
Figure 4 – Taux (%) moyen d’HbA1c au fil du temps – du début de l’étude à la semaine 52
En association avec une insuline basale, avec ou sans metformine (SURPASS-5) Dans le cadre de SURPASS-5, une étude de 40 semaines menée à double insu, 475 patients atteints de diabète de type 2, chez qui l’insuline glargine titrée à 100 U/mL, avec ou sans metformine, ne permettait pas d’obtenir une maîtrise adéquate de la glycémie, ont été répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg une fois par semaine, ou un placebo. La dose du traitement de fond avec l’insuline glargine était ajustée en utilisant un algorithme TTT fondé sur les valeurs auto-mesurées de la glycémie à jeun et ciblant une glycémie inférieure à 5,6 mmol/mol.
L’âge moyen des patients était de 61 ans, et 56 % parmi eux étaient des hommes. Les patients étaient atteints de diabète de type 2 depuis 13,3 ans en moyenne, et l’IMC moyen était de 33 kg/m2. Globalement, la répartition de la population à l’étude, selon l’origine ethnique, était la suivante : caucasienne, 80 %; noire ou afro-américaine, 1 %; asiatique, 18 %; hispanique ou latine, 5 %.
La dose moyenne d’insuline glargine était au départ de 34, 32, 35 ou 33 U/jour chez les patients recevant respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou un placebo. Au moment de la répartition aléatoire, la dose initiale d’insuline glargine avait été réduite de 20 % chez les patients présentant un taux d’HbA1c ≤ 8,0 %. À la semaine 40, la dose moyenne d’insuline glargine était de 38, 36, 29 ou 59 U/jour chez les patients recevant respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou un placebo.
Le traitement avec MOUNJARO à 5 mg, 10 mg ou 15 mg une fois par semaine pendant 40 semaines a entraîné une réduction statistiquement significative du taux d’HbA1c par rapport au placebo (voir Tableau 14 –).
Tableau 14 – Résultats obtenus à 40 semaines lors d’une étude évaluant MOUNJARO administré en association avec une insuline basale, avec ou sans metformine, chez des adultes atteints de diabète de type 2
MOUNJARO 5 mg | MOUNJARO 10 mg | MOUNJARO 15 mg | Placebo | |||
| Population (N) en intention de traiter modifiée (ITm)a | 116 | 118 | 118 | 119 | ||
| Paramètre d’évaluation principal | ||||||
| Taux d’HbA1c (%) | ||||||
| Valeur initiale (moyenne) | 8,3 | 8,4 | 8,2 | 8,4 | ||
| Variation après 40 semainesb | -2,1 | -2,4 | -2,3 | -0,9 | ||
Différence par rapport au placebob (IC à 95 %) | -1,2 (-1,5 à -1,0) | -1,5 (-1,8 à -1,3) | -1,5 (-1,7 à -1,2) | -- | ||
| Valeur pc | < 0,001 | < 0,001 | < 0,001 | -- | ||
| Paramètres d’évaluation secondaires | ||||||
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 87 | 90 | 85 | 35 | ||
| Patients (%) ayant atteint un taux d’HbA1c < 5,7 % | 24 | 42 | 50 | 3 | ||
| Glycémie à jeun (mmol/L) | ||||||
| Valeur initiale (moyenne) | 9,0 | 9,0 | 8,9 | 9,1 | ||
| Variation après 40 semainesb | -3,2 | -3,6 | -3,5 | -2,2 | ||
Différence par rapport au placebob (IC à 95 %) | -1,1 (-1,5 à -0,6) | -1,4 (-1,8 à -1,0) | -1,3 (-1,7 à -0,9) | -- | ||
| Poids corporel (kg) | ||||||
| Valeur initiale (moyenne) | 95,8 | 94,6 | 96,0 | 94,2 | ||
| Variation par rapport à la valeur initialeb | -5,4 | -7,5 | -8,8 | 1,6 | ||
Différence par rapport au placebob (IC à 95 %) | -7,1 (-8,7 à -5,4) | -9,1 (-10,7 à -7,5) | -10,5 (-12,1 à -8,8) | -- | ||
a La population en intention de traiter modifiée regroupe tous les participants répartis au hasard ayant reçu au moins une dose du médicament à l’étude. Les patients ayant dû abandonner le traitement à l’étude après avoir été inscrits par inadvertance ont été exclus. À la semaine 40, les données sur l’HbA1c (critère d’évaluation) étaient manquantes pour 6 %, 3 %, 7 % et 2 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou un placebo. Pendant l’étude, un traitement de secours (antihyperglycémiant supplémentaire) a été instauré chez 1 %, 0 %, 1 % et 4 % des patients répartis au hasard pour recevoir respectivement MOUNJARO à 5 mg, 10 mg ou 15 mg, ou un placebo. Les données manquantes à la semaine 40 ont été traitées par imputation multiple au placebo.
b Moyenne des moindres carrés selon l’analyse des covariances (ANCOVA), corrigée en fonction de la valeur initiale et d’autres facteurs de stratification.
c p < 0,001 pour la supériorité par rapport au placebo, contrôlée pour la multiplicité.
Enfants et adolescents (âgés de 10 à moins de 18 ans)
SURPASS-PEDS était une étude de 30 semaines, menée à double insu, suivie d’une phase de prolongation ouverte de 22 semaines sous traitement actif, à laquelle ont participé 99 patients de 10 à moins de 18 ans, pesant ≥ 50 kg, atteints de diabète de type 2 et présentant une maîtrise glycémique inadéquate avec la metformine (68,7 %), avec une insuline basale (8,1 %), ou avec les deux (23,2 %), répartis au hasard pour recevoir une fois par semaine soit 5 mg de MOUNJARO, soit 10 mg de MOUNJARO, ou soit un placebo.
Les patients étaient âgés de 15 ans, en moyenne, et 61 % d’entre eux étaient de sexe féminin. La durée moyenne du diabète de type 2 était de 2,4 ans, le taux moyen d’HbA1c s’établissait à 8,0 %, le poids corporel moyen était de 97 kg, et l’IMC initial moyen était de 35 kg/m2. Au total, 5 participants pesaient ≤ 60 kg, dont 2 ayant été répartis au hasard pour recevoir MOUNJARO à raison de 5 mg une fois par semaine. Globalement, 58 % étaient de race blanche, 11 % étaient de race noire/afro-américaine, 6 % étaient asiatiques, 20 % étaient autochtones ou autochtones de l’Alaska, 5 % étaient d’autres races et 66 % s’identifiaient comme étant d’origine hispanique ou latino-américaine.
Le traitement avec MOUNJARO à 5 mg ou 10 mg une fois par semaine pendant 30 semaines a entraîné, tant dans l’analyse groupée (critère d’évaluation principal) que dans l’analyse individuelle (critère d’évaluation secondaire), une réduction statistiquement significative du taux d’HbA1c par rapport au placebo (voir Tableau 15).
Tableau 15 – Résultats obtenus à la semaine 30 dans le cadre d’une étude évaluant MOUNJARO administré en association avec la metformine ou une insuline basale, ou avec les deux, chez des enfants de 10 ans et plus atteints de diabète de type 2
MOUNJARO 5 mg | MOUNJARO 10 mg | Doses regroupées de MOUNJARO 5/10 mg | Placebo | |
| Population (N) en intention de traiter modifiée (ITm)a | 32 | 33 | 65 | 34 |
| Taux d’HbA1c (%) | ||||
| Valeur initiale (moyenne) | 8,2 | 7,9 | 8,1 | 8,0 |
| Variation après 30 semainesb | -1,9 | -2,2 | -2,0 | -0,2 |
| Différence par rapport au placebob (IC à 95 %) | -1,7c (-2,3 à -1,0) | -1,9c (-2,6 à -1,3) | -1,8c (-2,4 à -1,3) | Non disponib le |
| Patients (%) ayant atteint un taux d’HbA1c ≤ 6,5 % à la semaine 30d | 66c | 81c | 74c | 28 |
| Glycémie à jeun (mmol/L) | ||||
| Valeur initiale (moyenne) | 8,2f | 8,4f | 8,3f | 8,7f |
MOUNJARO 5 mg | MOUNJARO 10 mg | Doses regroupées de MOUNJARO 5/10 mg | Placebo | |
| Variation après 30 semainesb | -2,0 | -2,8 | -2,4 | -0,4 |
| Différence par rapport au placebob (IC à 95 %) | -1,6e (-2,8 à -0,5) | -2,4c (-3,6 à -1,3) | -2,0c (-3,0 à -1,0) | Non disponib le |
| IMC (kg/m2) | ||||
| Valeur initiale (moyenne) | 33,9 | 37,7 | 35,8 | 34,7 |
| Variation (%) observée à la semaine 30b | -6,7c | -11,1c | -8,9 | -0,6 |
| Différence par rapport au placebob (IC à 95 %) | -6,2c (-9,3 à -3,1) | -10,5c (-13,7 à -7,4) | -8,4c (-11,1 à -5,7) | Non disponib le |
a La population en intention de traiter modifiée regroupe tous les participants répartis au hasard ayant reçu au moins une dose du médicament à l’étude. Au cours de la période à double insu, un traitement de secours a été instauré chez 6 %, 0 % et 0 % des patients répartis au hasard dans les groupes placebo, MOUNJARO à 5 mg et MOUNJARO à 10 mg, respectivement. À la semaine 30, les données sur l’HbA1c (critère d’évaluation) étaient manquantes pour 6 %, 9 % et 18 % des patients répartis au hasard pour recevoir respectivement un placebo, MOUNJARO à 5 mg ou MOUNJARO à 10 mg. Les données manquantes à la semaine 30 ont été imputées au moyen de multiples imputations après retrait du placebo et en supposant qu’elles étaient manquantes de façon aléatoire.
b Moyenne des moindres carrés selon l’analyse des covariances (ANCOVA), corrigée en fonction de la valeur initiale et d’autres facteurs de stratification.
c p < 0,001 (bilatérale) pour la supériorité par rapport au placebo, contrôlée pour la multiplicité. d Analysé au moyen d’une régression logistique ajustée pour la valeur initiale et d’autres facteurs de stratification. e p < 0,01 (bilatérale) pour la supériorité par rapport au placebo, contrôlée pour la multiplicité. f Les valeurs manquantes au début de l’étude ont été imputées en supposant qu’elles étaient manquantes de façon aléatoire.
14.2 Études de biodisponibilité comparatives
Une étude croisée avec double permutation et répartition aléatoire, ouverte, multicentrique et comportant une seule dose a été menée chez des hommes et des femmes adultes en bonne santé afin de comparer la biodisponibilité de deux solutions de MOUNJARO, soit le tirzépatide injectable dans un stylo-injecteur prérempli à doses multiples (MOUNJARO KwikPen) et le tirzépatide injectable dans un stylo-injecteur prérempli à dose unique (MOUNJARO). Le tirzépatide a été administré à raison de 0,6 mL × 5 mg/0,6 mL (MOUNJARO KwikPen) et de 0,5 mL × 5 mg/0,5 mL (MOUNJARO par injection sous-cutanée). Les données comparatives sur la biodisponibilité recueillies auprès de 62 sujets ayant fait l’objet de l’analyse statistique sont présentées dans le Tableau 16.
Tableau 16 – Tableau récapitulatif des études de biodisponibilité comparatives
| Tirzépatide | ||||||||
| (1 × 5 mg) | ||||||||
| Moyenne géométrique (% de CV) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport des | Intervalle de confiance à 90 % | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| (%) | ||||||||
| ASCT3 (ng·h/mL) | 118 000 (22 %) | 125 000 (23 %) | 94,3 | 92,6 à 96,0 | ||||
| ASCl (ng·h/mL) | 119 000 (22 %) | 127 000 (22 %) | 94,8 | 93,1 à 96,5 | ||||
| Cmax (ng/mL) | 524 (27 %) | 649 (31 %) | 80,8 | 78,0 à 83,8 | ||||
| Tmax4 (h) | 36,0 (8,00 à 144) | 12,0 (7,97 à 168) | ||||||
T1/25 (h) | 126 (81,5 à 186) | 122 (39,0 à 178) | ||||||
1 MOUNJARO® KwikPen® (tirzépatide injectable dans un stylo-injecteur prérempli à doses multiples), solution,
5 mg/0,6 mL (Eli Lilly Canada Inc.)
2 MOUNJARO® (tirzépatide injectable dans un stylo-injecteur prérempli à dose unique), solution, 5 mg/0,5 mL (Eli
Lilly Canada Inc.)
3 ASCT : aire sous la courbe de la concentration plasmatique en fonction du temps du temps zéro jusqu’au temps t, où t correspond au dernier point temporel pour lequel il y avait une concentration mesurable. 4 Exprimé sous forme de médiane (intervalle) uniquement.
5 Exprimé sous forme de moyenne géométrique (intervalle).
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale : Le tirzépatide a été administré deux fois par semaine par injection sous-cutanée à des rats et à des singes cynomolgus à des doses atteignant jusqu’à 3 mg/kg (1,96 fois l’exposition humaine, d’après l’ASC) et 0,5 mg/kg (1,35 fois l’exposition humaine, d’après l’ASC), respectivement. Les principales constatations étaient conformes à l’activité des incrétines, notamment celle des agonistes des récepteurs du GLP-1, et comprenaient, entre autres, une réduction significative de la consommation d’aliments et du poids corporel.
Génotoxicité : Aucun effet génotoxique n’a été observé lors d’un test du micronoyau de la moelle osseuse réalisé chez le rat à des doses uniques administrées par voie sous-cutanée pouvant aller jusqu’à 3 mg/kg.
Cancérogénicité : Une étude de 2 ans sur la cancérogénicité (exposition à vie) a été menée chez des rats mâles et femelles ayant reçu, par voie sous-cutanée deux fois par semaine, des doses de 0,15, 0,5 et 1,5 mg/kg de tirzépatide (soit 0,1, 0,4 et 1 fois la dose maximale recommandée chez l’humain [DMRH], qui est de 15 mg une fois par semaine, d’après l’ASC). Le tirzépatide a entraîné une augmentation de la fréquence des tumeurs des cellules C de la thyroïde (adénomes et carcinomes confondus) à tous les niveaux de doses, et ce, tant chez les mâles que chez les femelles.
Dans le cadre d’une étude de cancérogénicité de 6 mois réalisée sur des souris transgéniques rasH2, le tirzépatide administré deux fois par semaine par voie sous-cutanée à raison de 1, 3 et 10 mg/kg ne s’est pas révélé tumorigène.
Toxicité pour la reproduction et le développement : Dans des études sur la fertilité et le développement embryonnaire précoce, des rats mâles et femelles ont reçu le tirzépatide administré deux fois par semaine par injection sous-cutanée à raison de 0,5, 1,5 ou 3 mg/kg (respectivement, 0,3, 1 et 2 fois et 0,3, 0,9 et 2 fois la DMRH hebdomadaire de 15 mg, d’après l’ASC). Le tirzépatide n’a été associé à aucun effet sur la morphologie des spermatozoïdes, l’accouplement, la fertilité, et la conception. Cependant, chez les rates, une augmentation du nombre de femelles présentant un diœstrus prolongé et un nombre moindre de corps jaunes ont pu être observés, ce qui a entraîné une diminution du nombre moyen de sites de nidation et d’embryons viables, à tous les niveaux de doses. Ces effets ont été considérés comme étant secondaires aux effets pharmacologiques du tirzépatide sur la consommation d’aliments et le poids corporel.
Les rates gravides ont reçu le tirzépatide administré deux fois par semaine par voie sous-cutanée à raison de 0,02, 0,1 ou 0,5 mg/kg (soit 0,03, 0,1 et 0,5 fois la DMRH hebdomadaire de 15 mg, d’après l’ASC) pendant l’organogenèse. On a observé une augmentation de la fréquence des malformations externes, viscérales et squelettiques et de la fréquence des variations du développement viscéral et squelettique, ainsi qu’une diminution du poids des fœtus, en plus d’une réduction du poids corporel et de la consommation d’aliments chez les mères, à la dose de 0,5 mg/kg.
Les lapines gravides ont reçu le tirzépatide administré une fois par semaine par voie sous-cutanée à raison de 0,01, 0,03 ou 0,1 mg/kg (soit 0,01, 0,1 et 0,23 fois la DMRH) pendant l’organogenèse. Des effets gastro-intestinaux ont entraîné une mortalité ou un avortement spontané chez un petit nombre de lapines, à tous les niveaux de doses. Une diminution du poids des fœtus, ainsi qu’une réduction de la consommation d’aliments et du poids corporel chez les mères ont été observées à la dose de 0,1 mg/kg.
Une étude périnatale a été menée chez des rates (F0) ayant reçu le tirzépatide administré deux fois par semaine par voie sous-cutanée à raison de 0,02, 0,10, ou 0,25 mg/kg, de la nidation à la lactation. Dans cette étude, les petits (F1) des rates (F0) exposées à la dose de 0,25 mg/kg de tirzépatide présentaient un poids corporel moyen réduit, de leur naissance à la fin de l’étude (mâles), et de leur naissance à leur 56e jour de vie (femelles).
Toxicité juvénile : Comme pour les rats adultes, les effets observés lors d’une étude de la toxicité chez les petits du rat se limitaient à des effets pharmacologiques du tirzépatide sur le poids corporel et la consommation d’aliments, et à d’autres effets pharmacologiques réversibles du tirzépatide. Le tirzépatide a entraîné un retard de la maturité sexuelle chez les rats mâles et femelles, qui a été attribué à la réduction du gain de poids corporel pendant le traitement. Ces données indiquent que le tirzépatide n’a pas d’effets toxiques particuliers chez les petits des animaux.